


Monographie de produit - Docétaxel Injection (Sandoz Canada)
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : risque pour les femmes et les hommes | 2025-03 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.2 Femmes qui allaitent | 2023-12 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLE DES MATIÈRES ............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS .............................................................................................................. 4
1.1 Enfants ....................................................................................................................... 5
1.2 Personnes âgées ........................................................................................................ 5
2 CONTRE-INDICATIONS ................................................................................................ 5
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ......................... 6
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 7
4.1 Considérations posologiques .................................................................................... 7
4.2 Posologie recommandée et ajustement posologique .............................................. 8
4.3 Reconstitution ......................................................................................................... 10
4.4 Administration ......................................................................................................... 11
4.5 Dose omise .............................................................................................................. 12
5 SURDOSAGE ............................................................................................................. 12
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ...... 12
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................... 13
7.1 Populations particulières ........................................................................................ 19
7.1.1 Femmes enceintes ............................................................................................... 19
7.1.2 Femmes qui allaitent ........................................................................................... 19 7.1.3 Enfants ................................................................................................................. 20
7.1.4 Personnes âgées .................................................................................................. 20
8 EFFETS INDÉSIRABLES ............................................................................................... 20
8.2 Effets indésirables observés au cours des études cliniques ................................... 20
8.5 Effets indésirables observés après la commercialisation ....................................... 38
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 41
9.4 Interactions médicament-médicament .................................................................. 41
9.5 Interactions médicament-aliment .......................................................................... 43
9.6 Interactions médicament-plante médicinale .......................................................... 43
9.7 Interactions médicament-épreuves de laboratoire ................................................ 43
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 43
10.1 Mode d’action ..................................................................................................... 43
10.2 Pharmacodynamie ............................................................................................... 43
10.3 Pharmacocinétique .............................................................................................. 44
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................... 46
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ................................................... 46
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES .................................................................... 47
13 RENSEIGNEMENTS PHARMACEUTIQUES.................................................................... 47
14 ÉTUDES CLINIQUES ................................................................................................... 48
15 MICROBIOLOGIE ....................................................................................................... 57
16 TOXICOLOGIE NON-CLINIQUE ................................................................................... 57
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ............................................................... 66
RENSEIGNEMENTS DESTINÉS AUX PATIENT .......................................................................... 67
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Cancer du sein :
L’emploi de Docétaxel Injection (docétaxel) en association avec la doxorubicine et la cyclophosphamide est indiqué dans le traitement adjuvant du cancer du sein opérable avec atteinte ganglionnaire.
L’efficacité d’emploi du docétaxel en association avec la doxorubicine et la cyclophosphamide (TAC) se fonde sur l’amélioration de la survie sans récidive (SSR) et de la survie globale par rapport aux résultats obtenus à la suite de l’administration de l’association fluorouracile-doxorubicine-cyclophosphamide (FAC). Comme le bienfait observé chez les patientes ayant une atteinte d’au moins 4 ganglions n’était pas statistiquement significatif sur le plan de la survie sans récidive (SSR) et de la survie globale (SG), le bienfait du schéma TAC chez les patientes ayant une atteinte d’au moins 4 ganglions n’a pas été entièrement démontré.
- L’emploi de Docétaxel Injection est indiqué dans le traitement du cancer du sein avancé localisé ou métastatique. L’emploi de Docétaxel Injection en association avec de la doxorubicine comme traitement de première intention doit être réservé aux patientes présentant une affection pouvant menacer le pronostic vital (notamment, la présence de métastases viscérales ou pulmonaires).
- L’emploi de Docétaxel Injection en association avec les comprimés de capécitabine est indiqué dans le traitement du cancer du sein avancé ou métastatique après l’échec d’une chimiothérapie comportant de l’anthracycline.
Cancer du poumon non à petites cellules :
- L’emploi de Docétaxel Injection est indiqué en monothérapie ou en association avec un dérivé du platine dans le traitement du cancer du poumon non à petites cellules avancé localisé ou métastatique.
Cancer ovarien :
- L’emploi de Docétaxel Injection est indiqué dans le traitement du cancer ovarien métastatique, après l’échec d’une chimiothérapie de première intention ou d’une chimiothérapie subséquente.
Cancer de la prostate :
- L’emploi de Docétaxel Injection en association avec de la prednisone ou de la prednisolone est indiqué dans le traitement du cancer de la prostate métastatique androgéno-indépendant (réfractaire à l’hormonothérapie).
Carcinome spinocellulaire de la tête et du cou :
- L’emploi de Docétaxel Injection est indiqué en monothérapie dans le traitement du carcinome spinocellulaire récurrent et/ou métastatique de la tête et du cou, après l’échec d’une chimiothérapie antérieure.
Docétaxel Injection doit être administré sous la surveillance d’un médecin expérimenté dans l’emploi des antinéoplasiques.
1.1 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité du docétaxel chez les enfants n’ont pas été établies (voir 7.1.3 Enfants).
1.2 Personnes âgées
Personnes âgées : Les données tirées des études cliniques et l’expérience acquise auprès des personnes âgées laissent croire que l’innocuité et l’efficacité du médicament varient selon l’âge (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
L’emploi du Docétaxel Injection est contre-indiqué :
- chez les patients ayant des antécédents de réaction d’hypersensibilité à ce produit ou à d’autres médicaments contenant du polysorbate 80;
- chez les femmes enceintes (voir 7.1.1 Femmes enceintes);
- chez les femmes qui allaitent (voir 7.1.2 Femmes qui allaitent); et
- chez les patients qui sont atteints d’insuffisance hépatique grave.
- Docétaxel Injection ne doit pas être utilisé chez les patients dont la numération des polynucléaires neutrophiles est au départ inférieure à 1500 cellules/mm3.
Les contre-indications relatives à l’emploi d’autres médicaments s’appliquent également lorsqu’ils sont administrés en concomitance avec Docétaxel Injection :
- Les contre-indications relatives à l’emploi des comprimés de capécitabine s’appliquent également lors de son administration concomitante avec Docétaxel Injection (voir la monographie des comprimés de capécitabine).
- Les contre-indications relatives à l’emploi de la prednisone s’appliquent également lors de son administration concomitante avec Docétaxel Injection (voir la monographie de la prednisone).
- Les contre-indications relatives à l’emploi de la doxorubicine et de la cyclophosphamide s’appliquent également lors de leur administration concomitante avec Docétaxel Injection (voir les monographies de la doxorubicine et de la cyclophosphamide).
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
- Docétaxel Injection doit être administré sous la surveillance d’un médecin expérimenté dans l’emploi des antinéoplasiques (voir 1 INDICATIONS).
- Les patients atteints d’insuffisance hépatique présentent un risque plus élevé de réactions indésirables graves, telles que la mort par intoxication et l’hémorragie gastro-intestinale mortelle (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique). Docétaxel Injection ne doit pas être utilisé chez des patients présentant un taux de bilirubine totale supérieur à la LSN ou un taux d’AST et/ou d’ALT supérieur à 1,5 fois la LNS associé à un taux de phosphatase alcaline supérieur à 2,5 fois la LSN.
- Docétaxel Injection ne doit pas être administré en présence d’une numération des polynucléaires neutrophiles inférieure à 1500 cellules/mm3 (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système sanguin et lymphatique).
- Des cas d’entérocolite mortelle, y compris de colite ischémique, de colite et d’entérocolite neutropénique ont été signalés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil digestif).
- Docétaxel Injection peut causer des réactions d’hypersensibilité graves et potentiellement mortelles nécessitant l’arrêt immédiat du traitement. Les patients doivent faire l’objet d’une surveillance étroite (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Réactions d’hypersensibilité).
- Des cas de deuxième cancer primitif liés au traitement, y compris la leucémie myéloïde aiguë, peuvent survenir. Aucune étude n’a été menée pour évaluer le pouvoir cancérigène du docétaxel (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cancérogenèse et mutagenèse).
- Docétaxel Injection renferme de l’éthanol à des concentrations pouvant entraîner une sensation d’intoxication ou d’ivresse chez les patients, pendant et après le traitement. Il est conseillé aux patients d’éviter de conduire, d’opérer de la machinerie ou d’effectuer d’autres activités qui sont dangereuses dans l’heure ou les deux heures suivant la perfusion de Docétaxel Injection. Les professionnels de la santé doivent tenir compte de la teneur en alcool du médicament lorsqu’ils prescrivent ou administrent le médicament aux patients, en particulier à ceux pour qui la consommation d’alcool doit être évitée ou minimisée, et lorsqu’ils l’utilisent en association avec d’autres médicaments. Certains médicaments, comme les analgésiques et les somnifères, peuvent interagir avec l’alcool contenu dans la perfusion de docétaxel et aggraver les effets d’intoxication. Chaque administration de Docétaxel Injection à 100 mg/m2 fournit 2,76 g/m2 d’éthanol. Pour un patient avec une surface corporelle de 1,85 m2, cela fournirait 5,1 grammes d’éthanol. D’autres produits de docétaxel peuvent contenir une quantité d’alcool différente.
- Mises en garde : Docétaxel Injection doit être administré par voie intraveineuse. En raison de l’osmolalité de Docétaxel Injection, il est extrêmement important que l’aiguille intraveineuse ou que le cathéter intraveineux soit positionné correctement avant de procéder à la perfusion de Docétaxel Injection. L’infiltration dans les tissus environnants pendant l’administration intraveineuse de Docétaxel Injection peut provoquer une irritation importante, la nécrose des tissus locaux et/ou la thrombophlébite. Si l’extravasation se produit, la perfusion doit immédiatement être interrompue et toute portion restante de la dose doit être administrée dans une autre veine.
4 POSOLOGIE ET ADMINISTRATION
DOIT ÊTRE DILUÉ AVANT L’USAGE
4.1 Considérations posologiques
Schéma posologique de la corticothérapie préalable (pour le cancer de la prostate, voir le paragraphe suivant) : Afin de réduire la fréquence et la gravité de la rétention liquidienne, il faut administrer une corticothérapie orale à tout patient avant le traitement. La prémédication recommandée doit constituer uniquement en un corticostéroïde à prise orale, comme la dexaméthasone, à raison de 16 mg par jour (p. ex., 8 mg, 2 fois par jour) pendant 3 jours, débutant le jour précédant l’administration de Docétaxel Injection. L’emploi d’antihistaminiques ne s’est pas révélé efficace contre la rétention liquidienne.
Schéma posologique de la corticothérapie préalable pour le cancer de la prostate : Compte tenu de l’emploi concomitant de la prednisone ou de la prednisolone, le schéma recommandé est de 8 mg de dexaméthasone, 12 heures, 3 heures et 1 heure avant la perfusion par Docétaxel Injection.
Antibiothérapie prophylactique : Afin de réduire l’incidence de neutropénie fébrile et d’infection, l’emploi prophylactique d’antibiotiques est recommandé chez les patients traités pour un cancer de la tête et du cou. Le traitement consiste en l’administration de fluoroquinolone par voie orale, ou d’un antibiotique équivalent par voie orale ou intraveineuse, pendant 10 jours à partir du 5e jour de chacun des cycles de traitement par Docétaxel Injection.
Emploi prophylactique du G-CSF : On peut administrer du G-CSF en prophylaxie pour atténuer le risque d’effets toxiques hématologiques (voir 4.2 Posologie recommandée et ajustement posologique). En plus du G-CSF, une antibiothérapie prophylactique peut avoir des effets bénéfiques supplémentaires.
4.2 Posologie recommandée et ajustement posologique
Cancer du sein métastatique, cancer du poumon non à petites cellules, cancer ovarien et carcinome spinocellulaire de la tête et du cou : La posologie recommandée pour Docétaxel Injection est de 100 mg/m2 administrés par perfusion de 1 heure, toutes les 3 semaines. Dans le cadre d’un traitement d’association, on recommande d’administrer Docétaxel Injection à raison de 75 mg/m2.
Cancer de la prostate : La posologie recommandée pour Docétaxel Injection est de 75 mg/m2 administrés par perfusion de 1 heure, toutes les 3 semaines. Un traitement concomitant par la prednisone ou la prednisolone à raison de 5 mg par voie orale, 2 fois par jour, doit être administré de façon continue.
Traitement adjuvant du cancer du sein opérable avec atteinte ganglionnaire : la posologie de Docétaxel Injection est de 75 mg/m2, administrés 1 heure après le traitement par la doxorubicine à raison de 50 mg/m2 et la cyclophosphamide à raison de 500 mg/m2, toutes les 3 semaines pendant 6 cycles.
Personnes âgées : D’après les données pharmacocinétiques relatives à la population visée, il n’existe aucune directive particulière concernant l’emploi de ce médicament chez les personnes âgées (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Ajustement posologique
Neutropénie, réactions cutanées ou neuropathie périphérique : L’emploi de Docétaxel Injection exige la surveillance étroite du nombre des polynucléaires neutrophiles. Docétaxel Injection ne doit pas être administré tant que le taux des polynucléaires neutrophiles reste inférieur à 1500 cellules/mm3. En cas de neutropénie fébrile, de neutropénie grave (nombre des polynucléaires neutrophiles inférieur à 500 cellules/mm3 pendant plus de 1 semaine), de réaction cutanée grave ou cumulative, ou de signes et/ou symptômes neurosensoriels graves survenant pendant le traitement par Docétaxel Injection, la dose administrée doit être réduite de 100 mg/m2 à 75 mg/m2. Dans le cadre d’un traitement d’association, on doit réduire la dose de Docétaxel Injection de 75 mg/m2 à 60 mg/m2. Si ces réactions ne cèdent pas à la dose de 60 mg/m2, on doit mettre fin au traitement. On peut également administrer un facteur de croissance granulocytaire (G-CSF) à des fins prophylactiques dans le but de maintenir l’intensité de la dose chez les patients ayant déjà présenté une neutropénie fébrile ou une infection grave (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Les patientes qui suivent un traitement adjuvant contre le cancer du sein et qui présentent de la neutropénie fébrile doivent recevoir du G-CSF au cours de tous les cycles de traitement subséquents. On doit continuer à administrer du G-CSF aux patientes chez qui cette réaction ne cède pas et réduire leur dose de Docétaxel Injection à 60 mg/m2. Si l’on n’administre pas de G-CSF, on doit faire passer la dose de Docétaxel Injection de 75 à 60 mg/m2. Chez les patientes qui présentent une stomatite de grade 3 ou 4, la dose doit être réduite et passer de 75 à 60 mg/m2.
Insuffisance hépatique : Docétaxel Injection ne doit pas être utilisé chez des patients présentant un taux de bilirubine sérique supérieur à la LSN. De plus, Docétaxel Injection ne doit pas être utilisé chez les patients présentant un taux d’ALT et/ou d’AST supérieur à 1,5 fois la LSN associé à un taux de phosphatase alcaline supérieur à 2,5 fois la LSN.
Il faut tenir compte de la quantité d’éthanol contenue dans Docétaxel Injection quand elle est destinée à des patients atteints d’insuffisance hépatique (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Emploi en concomitance avec un puissant inhibiteur du CYP3A4 : Si l’administration systémique d’un puissant inhibiteur du CYP3A4 ne peut être évitée, une réduction de la dose de Docétaxel Injection doit être envisagée et une surveillance étroite de la toxicité est recommandée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités et 9 INTERACTIONS MÉDICAMENTEUSES).
Emploi du docetaxel en association avec la capécitabine :
Tableau 1 – Modifications de doses recommandées dans le cas d’un traitement d’association avec la capécitabine
| Classe 2 | Classe 3 | Classe 4 | |
| 1re apparition | Interrompre le traitement jusqu’au retour à la classe 0 ou 1, puis poursuivre le traitement aux mêmes doses en usant de mesures prophylactiques si possible. | Classe 3 au moment où le traitement à l’aide de Docétaxel Injection doit avoir lieu : interrompre le traitement et le retarder pendant au plus 2 semaines jusqu’au retour à la classe 0 ou 1, puis le poursuivre à 75 % de la dose initiale de capécitabine et à une dose de 55 mg/m2 de Docétaxel Injection en usant de mesures prophylactiques si possible. Si l’effet indésirable ne revient pas à la classe 0 ou 1 dans un délai de 2 semaines, le patient doit cesser de recevoir Docétaxel Injection, mais peut reprendre le traitement par la capécitabine à 75 % de la dose initiale de ce médicament une fois l’effet | Cesser le traitement à l’aide de la capécitabine et de Docétaxel Injection, sauf si le médecin traitant estime qu’il est dans l’intérêt du patient de poursuivre le traitement par la capécitabine en monothérapie à 50 % de la dose initiale. |
| Classe 2 | Classe 3 | Classe 4 | |
indésirable revenu à la classe 0 ou 1. Effet de classe 3 se produisant entre les cycles avec retour à la classe 0 ou 1 au moment où le traitement suivant doit avoir lieu : poursuivre le traitement à 75 % de la dose initiale de capécitabine et à une dose de 55 mg/m2 de Docétaxel Injection en usant de mesures prophylactiques si possible. | |||
2e apparition du même effet toxique | Interrompre le traitement jusqu’au retour à la classe 0 ou 1, puis le poursuivre à 75 % de la dose initiale de capécitabine et à une dose de 55 mg/m2 de Docétaxel Injection. | Cesser le traitement à l’aide de Docétaxel Injection et interrompre le traitement par la capécitabine jusqu’au retour à la classe 0 ou 1, puis le poursuivre à 50 % de la dose initiale de capécitabine. | |
3e apparition du même effet toxique | Interrompre le traitement jusqu’au retour à la classe 0 ou 1, puis le poursuivre à 50 % de la dose initiale de capécitabine et cesser l’administration de Docétaxel Injection. | Cesser le traitement. | |
4e apparition du même effet toxique | Cesser le traitement. |
4.3 Reconstitution
Préparation de la solution pour perfusion :
NE PAS utiliser d’autres produits médicamenteux de docétaxel comportant 2 fioles (concentré et solvant) avec ce produit qui ne contient qu’une fiole de concentré. Le concentré de docétaxel à 10 mg/ml pour la solution de la perfusion n’exige AUCUNE dilution avec un solvant et il est prêt à être ajouté à la solution de la perfusion.
- 1.
Tout en observant les règles de l’asepsie, aspirer la quantité nécessaire de
Docétaxel Injection (10 mg /mL) au moyen d’une seringue graduée et injecter le volume nécessaire dans un sac ou un flacon à perfusion de 250 mL contenant une solution de chlorure de sodium à 0,9 % ou de dextrose à 5 %, de façon à obtenir une concentration finale allant de 0,3 à 0,74 mg/mL. S’il faut administrer une dose supérieure à 200 mg, utiliser un plus grand volume de solution pour perfusion afin de ne pas dépasser une concentration de 0,74 mg/mL. Dans les fioles de Docétaxel Injection à 160 mg/16 ml, la concentration du docétaxel est de 10 mg/ml.
- 2. Bien mélanger le liquide à perfusion en faisant tourner manuellement le contenant.
- 3. Comme dans le cas de tout produit administré par voie parentérale, il faut inspecter visuellement le contenant de Docétaxel Injection avant l’administration afin de déceler la présence de particules ou un changement de couleur, dans la mesure où la solution et le contenant le permettent. Jeter toute solution qui n’est pas limpide ou contient des particules.
La solution pour perfusion Docétaxel Injection doit être administrée par voie intraveineuse en respectant l’asepsie, sous forme de perfusion intraveineuse d’une durée de 1 heure, à la température ambiante et sous éclairage normal.
Le contact du concentré non dilué avec du matériel ou des dispositifs fabriqués en PVC plastifié utilisés pour préparer la solution pour perfusion n’est pas recommandé. Afin de réduire le plus possible l’exposition du patient au plastifiant DEHP [phtalate de di(2-éthylhexyle)] qui peut être extrait par lessivage des sacs ou des dispositifs à perfusion en PVC, il faut entreposer la solution pour perfusion Docétaxel Injection dans des flacons (en verre ou en polypropylène) ou des sacs en plastique (en polypropylène ou en polyoléfine) et l’administrer au moyen d’un dispositif à perfusion à revêtement de polyéthylène.
4.4 Administration
DOIT ÊTRE DILUÉ AVANT L’USAGE
Précautions :
Docétaxel Injection doit être administré par voie intraveineuse. Il est extrêmement important que l’aiguille ou le cathéter intraveineux soit bien mis en place avant la perfusion de Docétaxel Injection. Toute fuite du docétaxel dans les tissus environnants pendant la perfusion de Docétaxel Injection risque de causer des lésions considérables, telles que l’irritation, la nécrose tissulaire locale ou la thrombophlébite. En cas d’extravasation, il faut interrompre la perfusion immédiatement et administrer le reste de la dose dans une autre veine.
Avant d’administrer la solution Docétaxel Injection, il faut la diluer directement dans une solution de chlorure de sodium à 0,9 % ou une solution de dextrose à 5 % (voir 4.3 Reconstitution).
Des réactions de rappel au point d’injection (récurrence d’une réaction cutanée survenant à un point d’extravasation antérieur à la suite de l’administration de docétaxel à un point différent) ont été observées.
Voir également la section 12 PARTICULARITÉS DE MANIPULATION DU PRODUIT.
Des cas d’intoxication ont été signalés avec certaines formules de docétaxel en raison de leur teneur en alcool (éthanol). La réduction du débit de la perfusion pendant l’administration peut aider à résoudre les symptômes d’une intoxication alcoolique. Les patients doivent faire l’objet d’une surveillance visant à déceler l’intoxication alcoolique pendant et après le traitement. Les patients doivent être informés des effets possibles de la teneur alcoolique de Docétaxel Injection, dont les effets possibles sur le système nerveux central.
4.5 Dose omise
Ce médicament doit être administré selon un calendrier fixe. Si le patient manque un rendez-vous, il doit communiquer avec son équipe soignante pour déterminer quelles sont les mesures appropriées à prendre.
5 SURDOSAGE
Il n’existe pas d’antidote connu en cas de surdosage au docétaxel. En cas de surdosage, il faut admettre le patient dans une unité spécialisée afin de surveiller étroitement ses fonctions vitales et de lui administrer un traitement adjuvant au besoin. Parmi les complications possibles du surdosage, mentionnons la dépression médullaire, la neurotoxicité périphérique et la mucosite. Il faut administrer un facteur de croissance granulocytaire (G-CSF) à des fins thérapeutiques le plus rapidement possible après la survenue du surdosage. Au besoin, on pourra avoir recours à d’autres mesures thérapeutiques pour soulager les symptômes.
On a fait état de quelques cas de surdosage. Dans un cas, un patient recevait la dose de 150 mg/m2, tandis que dans un autre cas, la dose administrée était de 200 mg/m2 en perfusion de 1 heure. On a observé une neutropénie grave, une asthénie bénigne, des réactions cutanées et une paresthésie bénigne chez certains patients touchés, qui se sont rétablis sans autre incident.
Pour traiter une surdose présumée, communiquez immédiatement avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 2 – Formes pharmaceutiques, teneurs, composition et conditionnement
Voie d’administration | Forme pharmaceutique / teneur / composition | Ingrédients non médicinaux |
Perfusion intraveineuse | Solution pour injection / 10 mg/mL comme 160 mg/16 mL Docétaxel Injection doit être dilué directement dans une solution pour perfusion avant l’emploi. Pour les renseignements détaillés, voir 4.3 Reconstitution. | Acide citrique, 275,9 mg d’éthanol à 96 % (v/v), polyéthylène-glycol 300 et polysorbate 80. |
Docétaxel Injection est un produit stérile, apyrogène, claire, incolore à couleur jaune pâle, et offert en fioles contenant 160 mg (16 mL) de docétaxel (anhydre). Les fioles de 16 mL sont fournis en boîtes de 1 fiole chacune.
Chaque mL de solution contient 10 mg de docétaxel (anhydre) et 80 mg de polysorbate 80, d’acide citrique, 275,9 mg d’éthanol 96 % et polyéthylène-glycol 300.
Docétaxel Injection ne requiert pas de dilution avant la préparation des solutions de perfusion. Le bouchon n’est pas fait de latex de caoutchouc naturel.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Tous les patients devraient recevoir un traitement préalable par un corticostéroïde à prise orale, comme la dexaméthasone, à raison de 16 mg par jour (p. ex., 8 mg, 2 fois par jour) pendant 3 jours, débutant le jour précédant l’administration du docétaxel pour réduire la fréquence et la gravité de la rétention liquidienne, de même que l’intensité des réactions d’hypersensibilité.
La corticothérapie préalable en présence d’un cancer de la prostate (compte tenu de l’emploi concomitant de prednisone ou de prednisolone) est de 8 mg de dexaméthasone par voie orale, 12 heures, 3 heures et 1 heure avant la perfusion du docétaxel (voir 4.1 Considérations posologiques, Schéma posologique de la corticothérapie préalable).
La prise concomitante du docétaxel et de médicaments qui inhibent l’isoenzyme CYP3A4 doit être évitée, car elle peut augmenter l’exposition au docétaxel. Si l’administration d’un puissant inhibiteur de l’isoenzyme CYP3A4 par voie générale est incontournable pendant un traitement par le docétaxel on doit surveiller de près les éventuels effets toxiques, voire diminuer la dose de docétaxel (voir 9 INTERACTIONS MÉDICAMENTEUSES).
On ne possède pas de données cliniques sur l’adaptation de la dose chez les patients traités par un puissant inhibiteur de la CYP3A4. Toutefois, si on extrapole en se fondant sur les résultats d’une étude pharmacocinétique sur le kétoconazole menée chez 7 patients, une réduction de 50 % de la dose de docétaxel serait envisageable lors de la prise concomitante d’un puissant inhibiteur de la CYP3A4.
La quantité d’éthanol contenue dans la perfusion de docétaxel pourrait être nocive pour les patients qui souffrent d’alcoolisme et devrait aussi être prise en considération chez les enfants et chez les groupes de patients présentant un risque élevé comme ceux qui sont atteints d’une maladie hépatique ou d’épilepsie. Il faut donc être attentif aux effets éventuels du médicament sur le système nerveux central. La quantité d’éthanol contenue dans la perfusion de docétaxel pourrait diminuer la capacité de conduire un véhicule ou de faire fonctionner des machines (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux).
La quantité d’éthanol contenue dans la perfusion de docétaxel pourrait modifier les effets d’autres médicaments (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Cancérogenèse et mutagenèse
Deuxième cancer primitif : Des cas de deuxième cancer primitif ont été rapportés chez des patients traités par docétaxel (en monothérapie et lors de l’emploi concomitant du docétaxel et de traitements anticancéreux connus pour être associés à la survenue de nouveaux cancers primitifs). Ces cancers (notamment des leucémies myéloïdes aiguës, des syndromes myélodysplasiques, des lymphomes non hodgkiniens et des cancers rénaux) peuvent apparaître plusieurs mois, voire des années après le traitement à base de docétaxel.
Une leucémie myéloïde aiguë (LMA) liée au traitement peut survenir. Au cours d’un essai ayant porté sur le traitement adjuvant du cancer du sein (TAX 316), durant un suivi d’une durée médiane de 96 mois, le diagnostic de leucémie myéloïde aiguë a été établi chez 4 des 744 patientes ayant reçu l’association docétaxel-doxorubicine-cyclophosphamide (TAC) et chez 1 des 736 patientes ayant reçu l’association 5-fluorouracile-doxorubicine-cyclophosphamide (FAC). Le diagnostic de syndrome myélodysplasique (SMD) a été établi chez 2 des 744 patientes qui avaient reçu l’association TAC et 1 des 736 patientes qui avaient reçu l’association FAC.
Dans le groupe ayant reçu l’association docétaxel-doxorubicine-cyclophosphamide (TAC) comme traitement adjuvant contre un cancer du sein, le risque d’apparition tardive d’une myélodysplasie ou d’une leucémie myéloïde commande un suivi hématologique (voir 8 EFFETS INDÉSIRABLES). Tous les patients doivent faire l’objet d’une surveillance régulière visant à déceler la présence d’un deuxième cancer primitif (voir 8 EFFETS INDÉSIRABLES).
Le pouvoir mutagène du docétaxel a été mis au jour dans le cadre du test d’aberration chromosomique in vitro sur cellules CHO-K1 et du test in vivo du micronoyau de souris.
Le potentiel carcinogène du docétaxel n’a pas encore été étudié. Cependant, étant donné l’effet génotoxique non équivoque de ce médicament, on doit présumer qu’il est carcinogène chez l’humain (voir 16 TOXICOLOGIE NON-CLINIQUE).
Appareil cardiovasculaire
Une arythmie ventriculaire (incluant une tachycardie ventriculaire parfois mortelle, une fibrillation et des extrasystoles) a été rapportée chez les patients traités par docétaxel en concomitance dans les schémas comprenant, sans toutefois s’y limiter, la doxorubicine, le 5-fluorouracile et / ou le cyclophosphamide (voir 8.5 Effets indésirables observés après la commercialisation). Une évaluation cardiaque avant d’entreprendre le traitement est recommandée.
Système endocrinien et métabolisme
Syndrome de lyse tumorale : Des cas de syndrome de lyse tumorale, y compris des cas mortels, ont été signalés lors de l’emploi du docétaxel. Une surveillance étroite s’impose chez les patients exposés à un risque de syndrome de lyse tumorale (c.-à-d. ceux qui présentent une insuffisance rénale, une hyperuricémie ou une tumeur volumineuse) afin d’assurer une prise en charge adéquate du syndrome, le cas échéant. Des mesures telles qu’une réhydratation et la correction de l’hyperuricémie sont recommandées avant d’entreprendre le traitement.
Rétention liquidienne
On a signalé des cas de rétention liquidienne graves à la suite de la perfusion du docétaxel. Il faut donc administrer une corticothérapie orale avant chaque perfusion de Docétaxel Injection afin de réduire la fréquence et la gravité de cet effet indésirable (voir 4 POSOLOGIE ET ADMINISTRATION). En présence d’une rétention liquidienne grave antérieure au traitement, comme l’épanchement pleural, l’épanchement péricardique et l’ascite, il faut surveiller étroitement l’état du patient dès la première dose afin de dépister toute aggravation de l’épanchement.
Appareil digestif
Il faut faire preuve de prudence chez les patients atteints de neutropénie qui présentent un risque particulier de complications gastro-intestinales. L’entérocolite pourrait apparaître à tout moment et entraîner la mort dès le premier jour de son apparition. Les patients doivent faire l’objet d’une surveillance étroite pour des manifestations précoces de toxicité gastro-intestinale grave (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système sanguin et lymphatique et 8.5 Effets indésirables observés après la commercialisation).
Système sanguin et lymphatique
La neutropénie est l’effet indésirable le plus souvent signalé. Le nombre des polynucléaires neutrophiles atteint sa valeur la plus basse dans un délai médian de 7 jours après l’administration du produit, mais ce délai peut être plus court chez les patients ayant déjà subi d’importants traitements. Docétaxel Injection ne doit pas être administré tant que le nombre des polynucléaires neutrophiles du patient est inférieur à 1500 cellules/mm3. Il est recommandé de réaliser de fréquentes numérations globulaires chez tout patient qui reçoit Docétaxel Injection afin de dépister les cas de toxicité médullaire. Le traitement par Docétaxel Injection ne doit pas être répété tant que le nombre des polynucléaires neutrophiles n’a pas atteint au moins 1500 cellules/mm3. En présence de neutropénie sévère (moins de 500 cellules/mm3) durant au moins 7 jours pendant le traitement par Docétaxel Injection, il est recommandé de réduire la dose administrée au cours des cycles de traitement suivants ou de suivre les mesures systématiques appropriées (voir 4 POSOLOGIE ET ADMINISTRATION).
Fonctions hépatique, biliaire et pancréatique
En présence d’un taux de bilirubine totale plus élevé que la limite supérieure de la normale (LSN) ou d’un taux de transaminases (ALT et/ou AST) supérieurs à 1,5 fois la LSN associés à un taux de phosphatase alcaline atteignant plus de 2,5 fois la LSN, l’administration de Docétaxel Injection entraîne une augmentation du risque de réactions indésirables graves, telles que la mort par intoxication (notamment la septicémie), l’hémorragie gastro-intestinale éventuellement mortelle, la neutropénie fébrile, les infections, la thrombocytopénie, la stomatite et l’asthénie. Des complications graves ou menaçant le pronostic vital ont été signalées chez ces patients à des doses inférieures à celles qui sont utilisées en clinique. Docétaxel Injection ne doit pas être utilisé chez les patients présentant un taux de bilirubine totale supérieur à la LSN ou chez les patients présentant un taux d’ALT et/ou d’AST supérieur à 1,5 fois la LSN associé à un taux de phosphatase alcaline supérieur à 2,5 fois la LSN. Il convient d’effectuer les tests de la fonction hépatique avant le premier traitement et avant chaque traitement subséquent.
Il faut tenir compte de la quantité d’éthanol contenue dans Docétaxel Injection quand il est destiné à des patients atteints d’insuffisance hépatique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux).
Système immunitaire
Réactions d’hypersensibilité : Chez les patients ayant reçu une corticothérapie préalable, on a observé des réactions d’hypersensibilité graves caractérisées par une hypotension grave, un bronchospasme, une éruption cutanée ou un érythème généralisés ou une anaphylaxie, très rarement fatale. Ces réactions ont entraîné l’arrêt immédiat du traitement chez environ 0,4 % des patients (5/1260). Les symptômes graves ont cédé à l’arrêt de la perfusion et à l’administration d’un traitement approprié.
On doit surveiller attentivement la survenue de réactions d’hypersensibilité chez les patients, surtout lors de la première et de la deuxième perfusion. Des réactions d’hypersensibilité peuvent se produire dans les minutes suivant le début de la perfusion du Docétaxel Injection, et il faut prévoir le nécessaire pour traiter une hypotension ou un bronchospasme. La survenue de réactions graves exige l’arrêt immédiat de la perfusion et la mise en route d’un traitement énergique. Le traitement par Docétaxel Injection ne doit pas être repris chez le patient qui a des antécédents de réactions d’hypersensibilité graves à ce produit. S’il s’agit de réactions bénignes comme des bouffées congestives ou des réactions cutanées localisées, il n’est pas nécessaire d’interrompre le traitement. Chez tous les patients, la perfusion du Docétaxel Injection doit être précédée d’une corticothérapie orale (voir 4 POSOLOGIE ET ADMINISTRATION).
Les patients qui ont déjà subi une réaction d’hypersensibilité au paclitaxel pourraient présenter une réaction d’hypersensibilité potentiellement mortelle au Docétaxel Injection.
Système nerveux
Les manifestations de neurotoxicité périphérique graves sont rares mais exigent une réduction de la dose (voir 4 POSOLOGIE ET ADMINISTRATION). Si les symptômes persistent, le traitement doit être interrompu.
Teneur en alcool : Docétaxel Injection contient de l’éthanol (275,9 mg/mL) qui pourrait être nocive pour les patients qui souffrent d’alcoolisme. Des cas d’intoxication alcoolique ont été signalés avec certaines présentations de docétaxel en raison de leur teneur en alcool. Chaque administration de Docétaxel injection par voie intraveineuse (à 100 mg/m2) libère environ 2,76 g/m2 d’alcool. Il faut tenir compte du contenu en alcool de la dose de docétaxel administrée à un patient chez qui l’alcool doit être évité ou réduit au minimum, notamment chez les femmes enceintes ou qui allaitent et les groupes de patients présentant un risque élevé comme ceux qui sont atteints d’insuffisance hépatique ou d’épilepsie. Certains médicaments, comme les dépresseurs du SNC, les analgésiques et les somnifères peuvent interagir avec l’alcool de la perfusion de docétaxel et exacerber un état dépressif ou aggraver les effets enivrants de l’alcool (voir 9 INTERACTIONS MÉDICAMENTEUSES). Il faut donc être attentif aux effets éventuels du médicament sur le système nerveux central. L’administration concomitante avec des médicaments renfermant par exemple du propylèneglycol ou de l’éthanol pourrait mener à une accumulation d’éthanol et entraîner des effets indésirables. Il convient de surveiller les signes d’intoxication alcoolique pendant et après le traitement. Il faut aviser les patients qu’ils ne doivent pas conduire un véhicule ni faire fonctionner une machine immédiatement après la perfusion.
Fonction visuelle
Des cas d’œdème maculaire cystoïde (OMC) ont été rapportés chez des patients traités par le docétaxel ainsi que par d’autres taxanes (voir 8.5 Effets indésirables observés après la commercialisation). Les patients atteints de troubles de la vision pendant le traitement par Docétaxel Injection doivent passer un examen ophtalmologique complet sans délai. Dans le cas où un OMC est diagnostiqué, le traitement par Docétaxel Injection doit être interrompu et un traitement approprié doit être amorcé si nécessaire. L’OMC est généralement réversible après l’arrêt du traitement par des taxanes.
Fonction rénale
On recommande de réduire la dose des comprimés de capécitabine à 75 % de la dose habituelle lorsque ce médicament est employé en association avec le docétaxel chez des patients souffrant d’insuffisance rénale modérée (voir la monographie des comprimés de capécitabine).
Santé reproductive : risque pour les femmes et les hommes
Contraception chez l’homme et la femme
Compte tenu des résultats relatifs à la toxicité pour la reproduction et à la toxicité génétique, il faut conseiller aux femmes en âge de procréer d’utiliser une méthode de contraception efficace durant le traitement par le docétaxel et pendant au moins 2 mois après l’administration de la dernière dose.
Compte tenu des résultats relatifs à la toxicité génétique, il faut également conseiller aux hommes ayant une partenaire en âge de procréer d’utiliser une méthode de contraception efficace durant le traitement par le docétaxel et pendant au moins 4 mois après l’administration de la dernière dose.
- Fertilité
Dans le cadre d’études non cliniques, des altérations testiculaires non réversibles, telles qu’une atrophie des testicules, un arrêt de la maturation des cellules germinales ou une dégénérescence de l’épithélium des canalicules séminifères, ont été observées chez des animaux ayant reçu le docétaxel à des doses inférieures à celles utilisées dans la pratique clinique. Le risque d’effets indésirables sur la fertilité chez les mâles ne peut être exclu. Par conséquent, il faut recommander aux hommes de demander conseil sur la conservation de sperme avant d’entreprendre le traitement par le docétaxel.
- Risque tératogène
On a démontré que le docétaxel exerçait des effets embryotoxiques et foetotoxiques chez la lapine et la rate, provoquant la mortalité intra-utérine, une réduction du poids et des retards d’ossification chez les foetus, et qu’il diminuait la fertilité chez la rate. Ces effets concordent avec les manifestations de toxicité maternelle. À l’instar des autres agents cytotoxiques, le docétaxel peut nuire au foetus lorsqu’il est administré à une femme enceinte, raison pour laquelle son utilisation pendant la grossesse est déconseillée (voir 2 CONTRE-INDICATIONS et 7.1.1 Femmes enceintes).
Appareil respiratoire
On a signalé des cas d’insuffisance respiratoire aiguë, de pneumonie interstitielle/pneumonite, de maladie pulmonaire interstitielle, d’infiltration pulmonaire, de fibrose pulmonaire, d’insuffisance respiratoire et de recrudescence d’effets indésirables associés à une radiothérapie antérieure, qui ont été occasionnellement associés à des issues fatales. Des cas de pneumonite radique ont été signalés chez les patients recevant une radiothérapie concomitante.
Appareil cutané
On a fait état de cas d'érythème localisé aux extrémités (paume des mains et plante des pieds) accompagné d’œdème et suivi de desquamation. En cas de toxicité cutanée grave survenant pendant un traitement par Docétaxel Injection il est recommandé de réduire la dose administrée au cours des cycles de traitement suivants (voir 4 POSOLOGIE ET ADMINISTRATION).
Des cas de réactions cutanées graves telles que le syndrome de Stevens-Johnson (SJS), la nécrolyse épidermique toxique (NET) et la pustulose exanthémateuse aiguë généralisée (PEAG) ont été signalés dans le cadre de l’emploi du docétaxel. Les patients doivent être informés des signes et des symptômes à surveiller et faire l’objet d’un suivi étroit visant à déceler toute manifestation cutanée grave. L’arrêt définitif du traitement doit être envisagé en présence d’une réaction cutanée grave.
Conduite de véhicules et utilisation de machines
Étant donné que le Docétaxel Injection contient de l’éthanol, il faudrait tenir compte de ses effets possibles, y compris ceux sur le SNC. Entre autres, la capacité de conduire un véhicule ou de faire fonctionner une machine immédiatement après la perfusion pourrait être diminuée.
7.1 Populations particulières
7.1.1 Femmes enceintes
L’administration du docétaxel à une femme enceinte peut être nocive pour le fœtus (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Risque tératogène). Il n’existe aucune donnée sur l’emploi du docétaxel chez la femme enceinte. Il faut donc éviter d’utiliser le docétaxel pendant la grossesse (voir 2 CONTRE-INDICATIONS) et prévenir les femmes en âge de procréer qui reçoivent Docétaxel Injection que la grossesse leur est fortement déconseillée. Si, toutefois, une patiente devenait enceinte pendant le traitement par Docétaxel Injection, elle doit être informée des risques du traitement pour le fœtus.
7.1.2 Femmes qui allaitent
On ignore si le docétaxel passe dans le lait maternel. Comme de nombreux produits sont excrétés dans le lait maternel et en raison du risque de réactions indésirables graves que comporte l’exposition du nourrisson au docétaxel l’allaitement maternel doit être abandonné pendant ce traitement et durant 1 semaine après la prise de la dernière dose.
7.1.3 Enfants
Enfants (< 18 ans) : L'innocuité et l'efficacité du docétaxel chez l'enfant n'ont pas été établies.
7.1.4 Personnes âgées
On devrait envisager le recours à des traitements moins toxiques chez les patients qui présentent un mauvais indice fonctionnel ou une affection peu évolutive qui ne menace pas le pronostic vital (notamment, une maladie métastatique essentiellement osseuse et relativement asymptomatique) avant d’opter pour un traitement à base de docétaxel.
Une analyse des données sur l’innocuité réalisée chez des patients de 60 ans et plus a mis en évidence une augmentation de la fréquence des effets indésirables de classe 3 et 4 liés au traitement lors de l’emploi du docétaxel en association avec les comprimés de capécitabine. Les effets indésirables graves liés au traitement et les arrêts prématurés du traitement pour cause d’effets indésirables ont été moins nombreux chez les patients de moins de 60 ans.
Des 332 patients ayant reçu le docétaxel toutes les 3 semaines en association avec de la prednisone dans le cadre de l’étude sur le cancer de la prostate (TAX 327), 208 étaient âgés d’au moins 65 ans et 67, de plus de 75 ans. Chez les patients traités par le docétaxel toutes les 3 semaines, la fréquence des effets indésirables suivants, survenus en cours de traitement, a été ≥ 10 % plus élevée chez les patients âgés d’au moins 65 ans que chez les patients plus jeunes : anémie (71 % vs 59 %), infection (37 % vs 24 %), altérations unguéales (34 % vs 23 %), anorexie (21 % vs 10 %), perte pondérale (15 % vs 5 %), respectivement.
8 EFFETS INDÉSIRABLES
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Docétaxel Injection en monothérapie
On a administré à 2106 patients une dose initiale de 100 mg/m2 du docétaxel en monothérapie, par perfusion de 1 heure, avec ou sans corticothérapie préalable, pour le traitement de divers types de tumeurs. Ces patients participaient aux 40 essais cliniques menés en Amérique du Nord et en Europe (cancer du sein, n = 991; cancer du poumon non à petites cellules, n = 634). Le tableau qui suit regroupe les effets indésirables observés chez 2045 patients dont la fonction hépatique était normale avant le traitement et chez 61 patients dont les taux des enzymes hépatiques étaient élevés avant le traitement.
De plus, 96 patients participant à 3 essais cliniques ont reçu une dose initiale de 100 mg/m2 du docétaxel en monothérapie, par perfusion de 1 heure, toutes les 3 semaines, pour le traitement d’un carcinome spinocellulaire récurrent et/ou métastatique de la tête et du cou.
Les réactions figurant au tableau ont été considérées éventuellement ou probablement liées à l’emploi du docétaxel. Le profil d'innocuité est généralement semblable chez tous les patients, qu'ils soient traités pour un cancer du sein ou pour d'autres types de tumeurs (par exemple, cancer de l'ovaire).
Effets indésirables du médicament observés au cours des essais cliniques
Tableau 3 – Sommaire des effets indésirables signalés chez des patients recevant le docétaxel en monothérapie
| Docétaxel en monothérapie (100 mg/m2) | |||
Divers types de tumeurs, dont : cancer du sein, cancer du poumon non à petites cellules et cancer de l’ovaire | Carcinome spinocellulaire de la tête et du cou | ||
Taux normal des enzymes hépatiques*au départ N = 2045 (%) | Taux élevé des enzymes hépatiques au départ N = 61 (%) | Taux normal des enzymes hépatiques* au départ N = 96 (%) | |
| Alopécie | 75,8 | 62,3 | 85,4 |
Arthralgie
| 9,2 0,6 | 6,6 0 | 5,5 (n = 54) 0 (n = 54) |
Asthénie
| 61,8 12,8 | 52,5 24,6 | 63,5 20,8 |
Réactions cutanées
| 47,6 4,8 | 57,4 9,8 | 39,6 3,1 |
Fièvre en l’absence d’infection
| 32,1 2,1 | 41,0 8,2 | 29,2 (n = 65) 1,5 (n = 65) |
| Rétention liquidienne | |||
| Docétaxel en monothérapie (100 mg/m2) | |||
Divers types de tumeurs, dont : cancer du sein, cancer du poumon non à petites cellules et cancer de l’ovaire | Carcinome spinocellulaire de la tête et du cou | ||
Taux normal des enzymes hépatiques*au départ N = 2045 (%) | Taux élevé des enzymes hépatiques au départ N = 61 (%) | Taux normal des enzymes hépatiques* au départ N = 96 (%) | |
| 47,0 6,9 | 54,1 9,8 | 28,1 4,2 |
Effets gastro-intestinaux Nausées (toutes les classes)
| 38,9 3,9 39,0 4,7 22,3 2,7 | 37,7 4,9 32,8 4,9 23,0 4,9 | 19,8** - 15,6 - 15,6** - |
Réactions d’hypersensibilité
| 21,0 4,2 | 19,7 9,8 | 16,7 3,1 |
Réactions au point de perfusion
| 4,4 | 3,3 | - |
Myalgie
| 18,9 1,5 | 16,4 1,6 | 16,7 (n = 66) 0 (n = 66) |
Altérations unguéales (ongles)
| 30,6 2,5 | 23,0 4,9 | 28,1 - |
Effets neuromoteurs
| 13,8 3,6 | 6,6 1,6 | 7,1 (n = 41) 1,0 (n = 41) |
Effets neurosensoriels
| 49,3 4,3 | 34,4 0 | 37,9 (n = 66) 3,1 (n = 66)# |
| Décès non dû à une septicémie | 0,3 | 6,6 | NS |
| Décès dû à une septicémie | 1,4 | 3,3 | 1,0 |
Stomatite
| 41,7 5,5 | 49,2 13,1 | 29,2 6,3 |
* Taux des enzymes hépatiques normal : taux des transaminases ≤ à 1,5 fois la limite supérieure de la normale
(LSN) ou taux des phosphatases alcalines ≤ à 2,5 fois la LSN ou élévation isolée du taux des transaminases ou des phosphatases alcalines portant ce taux jusqu'à 5 fois la LSN.
# Comprend 2 patients atteints de neuropathie périphérique.
** Comprend 1 patient ayant eu des nausées et des vomissements.
NS = non signalé
Tableau 4 – Sommaire des effets indésirables hématologiques signalés chez des patients recevant le docétaxel en monothérapie
| Docétaxel en monothérapie (100 mg/m2) | |||
Divers types de tumeurs, dont : cancer du sein, cancer du poumon non à petites cellules et cancer de l’ovaire | Carcinome spinocellulaire de la tête et du cou | ||
Taux normal des enzymes hépatiques* au départ N = 2045 (%) | Taux élevé des enzymes hépatiques au départ N = 61 (%) | Taux normal des enzymes hépatiques* au départ N = 96 (%) | |
Anémie < 11 g/dL
| 90,4 8,8 | 91,8 31,2 | 90,8 (n = 65) 0 (n = 65) |
| Neutropénie fébrile | 11,0 | 24,5 | 24,0** |
Infection
| 21,6 6,1 | 32,8 16,4 | - - |
Leucopénie < 4000 cellules/mm3
| 95,6 31,6 | 98,3 46,6 | 86,3 (n = 95) 20,0 (n = 95) |
Neutropénie < 2000 cellules/mm3
| 95,5 75,4 | 96,4 87,5 | 95,4 (n = 65) 69,2 (n = 65) |
Thrombocytopénie < 100000 cellules/mm3
| 8,0 0,5 | 24,6 4,9 | 3,1 (n = 65) - |
* Taux des enzymes hépatiques normal : taux des transaminases ≤ à 1,5 fois la limite supérieure de la normale
(LSN) ou taux des phosphatases alcalines ≤ à 2,5 fois la LSN ou élévation isolée du taux des transaminases ou des phosphatases alcalines portant ce taux jusqu'à 5 fois la LSN.
** Comprend 16 patients atteints de leucopénie fébrile nécessitant une hospitalisation (définie comme une numération leucocytaire ≤ 1000/mcL accompagnée d’une fièvre ≥ 38 °C nécessitant une hospitalisation).
Appareil cardiovasculaire : Une hypotension est survenue chez 3 % des patients traités par le docétaxel en monothérapie pour divers types de tumeurs, et a nécessité un traitement chez 0,5 % d’entre eux. Les troubles du rythme cardiaque ont touché 2 % des patients et étaient graves dans 0,4 % des cas. La fréquence des réactions cliniquement significatives était inférieure à 2 %. Ces réactions comprenaient l’insuffisance cardiaque (0,3 %), la tachycardie (1,4 %) et l’hypertension artérielle (1,6 %).
Peau et annexes cutanées : Des réactions cutanées ont été observées chez 48 % des patients traités par le docétaxel en monothérapie pour divers types de tumeurs. Ces réactions se caractérisaient par un érythème, notamment des éruptions cutanées touchant surtout les pieds et les mains (y compris un syndrome grave d’érythème palmo-plantaire), mais également les bras, le visage ou le thorax. Ces réactions étaient fréquemment accompagnées de prurit. Les éruptions se sont produites généralement dans la semaine suivant la perfusion du docétaxel pour céder avant la perfusion suivante sans entraîner de gêne fonctionnelle.
Les symptômes graves, comme des éruptions suivies de desquamation, étaient moins fréquents (5 %). Ces réactions ont rarement entraîné l'interruption ou l'abandon du traitement par le docétaxel.
Des altérations unguéales (ongles) graves se sont produites chez ≤ 3 % des patients recevant le docétaxel en monothérapie. Il s’agissait de dépigmentation ou d’hyperpigmentation et, plus rarement, d’onycholyse et de douleurs.
Une alopécie a touché 76 % des patients traités par le docétaxel en monothérapie pour divers types de tumeurs (intensité grave dans 0,5 % des cas) et 85 % des patients traités pour un carcinome spinocellulaire récurrent et/ou métastatique de la tête et du cou.
Rétention liquidienne : La rétention liquidienne, comprenant l’œdème, et moins fréquemment, l’épanchement pleural, l’ascite, l’épanchement péricardique et le gain de poids, figure parmi les effets qui ont été signalés. La rétention liquidienne débute généralement dans les extrémités inférieures et peut se généraliser et s'accompagner d'un gain de poids de 3 kg ou plus. La fréquence et la gravité de la rétention liquidienne sont cumulatives (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités).
Chez les patients traités par le docétaxel en monothérapie qui n’avaient pas reçu la corticothérapie préalable, la fréquence de rétention liquidienne s’élevait à 81,6 %, et était grave dans 22,4 % des cas. Chez les patients traités pour divers types de tumeurs et qui avaient préalablement reçu une corticothérapie orale de 3 jours, cette fréquence s’établissait à 64,1 %, et était grave dans 6,5 % des cas. La rétention liquidienne s’est manifestée chez 24 % des patients traités pour un carcinome spinocellulaire récurrent et/ou métastatique de la tête et du cou. Les effets de la corticothérapie préalable sur la rétention liquidienne sont exposés dans le tableau figurant ci-dessous (voir 4 POSOLOGIE ET ADMINISTRATION pour connaître le schéma posologique de la corticothérapie préalable).
Tableau 5 – Effets de la corticothérapie préalable sur la fréquence de rétention liquidienne
| Fréquence | Cas graves | |
| Absence de corticothérapie | 81,6 % | 22,4 % |
| Corticothérapie préalable de 3 jours* | 64,1 % | 6,5 % |
* Données sur la fréquence de rétention liquidienne obtenues auprès de 92 patients recevant le docétaxel en monothérapie, à raison de 100 mg/m2, dans le cadre d’une analyse rétrospective portant sur l’emploi d’une corticothérapie préalable de 3 jours.
Chez les patients ayant reçu le docétaxel en monothérapie à raison d’une dose de 100 mg/m2, la dose cumulative médiane commandant l’arrêt du traitement était supérieure à 1000 mg/m2 tandis que le temps médian nécessaire à la réversibilité de la rétention liquidienne était de 16,4 semaines (plage allant de 0 à 42 semaines). La survenue d’une rétention liquidienne modérée ou grave est retardée chez les patients recevant une corticothérapie préalable (dose cumulative médiane de 818,9 mg/m2) comparativement aux patients qui n’en reçoivent pas (dose cumulative médiane de 489,7 mg/m2); on a toutefois signalé cet effet indésirable chez certains patients au cours des premiers cycles de traitement. La rétention liquidienne ne s’est pas accompagnée d'oligurie ni d'hypotension et est disparue lentement après l'arrêt du traitement par le docétaxel.
Appareil digestif : Des nausées (39 %), de la diarrhée (39 %) et des vomissements (22 %) ont été signalés chez les patients traités par le docétaxel en monothérapie pour divers types de tumeurs. Ces effets sont survenus moins fréquemment chez les patients traités pour un carcinome spinocellulaire récurrent et/ou métastatique de la tête et du cou (20 %, 16 % et 16 %, respectivement). Il s’agissait généralement de réactions bénignes ou modérées. La fréquence générale des effets gastro-intestinaux graves était inférieure à 5 %. Des cas de stomatite ont été signalés chez 42 % des patients traités pour divers types de tumeurs et chez 29 % des patients traités pour un carcinome spinocellulaire récurrent et/ou métastatique de la tête et du cou. Parmi les autres effets gastro-intestinaux qui ont été signalés, on note l’anorexie, l’altération du goût, la constipation, les douleurs abdominales, les saignements gastrointestinaux et l’œsophagite.
Système sanguin : Des cas de dépression médullaire ainsi que d’autres effets hématologiques attribuables au docétaxel, notamment la neutropénie, la neutropénie fébrile, la thrombocytopénie et l’anémie, ont été signalés.
La neutropénie a été l’effet indésirable le plus souvent lié à l’emploi du docétaxel; elle était réversible et non cumulative. Le nombre des polynucléaires neutrophiles atteignait sa valeur la plus basse dans un délai médian de 7 jours après l’administration du produit et la durée médiane des cas de neutropénie graves (< 500 cellules/mm3) était de 7 jours. Une neutropénie grave a touché 75 % des patients qui recevaient le docétaxel en monothérapie pour le traitement de divers types de tumeurs et 69 % des patients qui étaient atteints d’un carcinome spinocellulaire récurrent et/ou métastatique de la tête et du cou.
Une fièvre associée à la neutropénie (< 500 cellules/mm3) a été constatée chez 11 % des patients (3 % des cycles de traitement) traités par le docétaxel en monothérapie pour divers types de tumeurs et dont la fonction hépatique était normale et chez 24 % des patients traités eux aussi par le docétaxel en monothérapie en raison d’un carcinome spinocellulaire récurrent et/ou métastatique de la tête et du cou. La fréquence des infections graves liées à un nombre de polynucléaires neutrophiles inférieur à 500 cellules/mm3 s’établissait à 6 % (1,3 % des cycles de traitement). Des épisodes infectieux comprenant la septicémie et la pneumonie se sont produits chez 22 % des patients (6 % des cycles de traitement) et ont entraîné la mort d’environ 1,7 % des patients traités par le docétaxel en monothérapie pour divers types de tumeurs. On a signalé moins de cas de décès attribuable à une septicémie (1 %) chez les patients traités pour un carcinome spinocellulaire récurrent et/ou métastatique de la tête et du cou.
Des cas de thrombocytopénie (< 100 000 cellules/mm3) ont été signalés chez 8 % des patients traités par le docétaxel en monothérapie pour divers types de tumeurs et chez 3,1 % des patients traités pour un carcinome spinocellulaire récurrent et/ou métastatique de la tête et du cou. Des saignements ont touché 1 % des patients traités; ils étaient liés à une thrombocytopénie grave (< 50 000 cellules/mm3) chez 2 patients seulement. Une hémorragie gastro-intestinale mortelle due à la thrombocytopénie a été observée chez 1 patient.
L’anémie (< 11 g/dL) a été observée chez 90 % des patients qui recevaient le docétaxel en monothérapie. Des cas d’anémie graves (< 8 g/dL) ont été signalés chez 9 % des patients, mais aucun n’a été signalé chez les patients traités pour un carcinome spinocellulaire récurrent et/ou métastatique de la tête et du cou.
Fonction hépatique : On a observé des augmentations des taux d'alanine aminotransférase (ALT), d’aspartate aminotransférase (AST), de bilirubine et des phosphatases alcalines portant ces taux à plus de 2,5 fois la limite supérieure de la normale chez moins de 5 % des patients traités par le docétaxel en monothérapie pour divers types de tumeurs.
Réactions d'hypersensibilité : On a observé des réactions d'hypersensibilité, habituellement légères ou modérées, chez 21 % des patients traités par le docétaxel en monothérapie pour divers types de tumeurs et chez 17 % des patients traités pour un carcinome spinocellulaire récurrent et/ou métastatique de la tête et du cou, généralement quelques minutes après le début de la perfusion du docétaxel. Les réactions bénignes les plus souvent observées étaient les suivantes : bouffées congestives, érythème avec ou sans prurit, oppression thoracique, lombalgie, dyspnée, fièvre iatrogène ou frissons.
De graves réactions caractérisées par de l'hypotension, un bronchospasme ou une éruption cutanée ou un érythème généralisés se sont produites dans les minutes suivant le début de la perfusion du docétaxel en monothérapie. On a observé des symptômes graves chez 4 % des patients traités pour divers types de tumeurs, mais seulement 1,2 % des patients (25/2045) ont dû abandonner immédiatement le traitement. Toutes les réactions d'hypersensibilité ont cédé après l'arrêt de la perfusion et la mise en route d'un traitement approprié.
Réactions au point de perfusion : Des réactions au point de perfusion, de nature généralement bénigne, ont été observées chez 6 % des patients traités par le docétaxel en monothérapie pour divers types de tumeurs. Ces réactions étaient les suivantes : sensibilité cutanée, notamment hyperpigmentation, inflammation, érythème local, rougeur/sécheresse de la peau ou enflure de la veine. Des cas de phlébite ou d’extravasation ont été observés moins fréquemment.
Système nerveux : On a observé des symptômes neurosensoriels caractérisés par une paresthésie, une dysesthésie ou des douleurs (dont une sensation de brûlure) chez 49 % des patients traités par le docétaxel en monothérapie pour divers types de tumeurs et chez 38 % des patients traités pour un carcinome spinocellulaire récurrent et/ou métastatique de la tête et du cou. La fréquence des réactions graves était inférieure à 4 %.
Des réactions neuromotrices (principalement caractérisées par de la faiblesse) sont survenues chez 14 % des patients traités par le docétaxel en monothérapie pour divers types de tumeurs. Il s’agissait de réactions graves dans 4 % des cas.
Un ajustement de la posologie s’impose lorsque de tels symptômes surviennent. S’ils persistent, on doit mettre fin au traitement (voir 4.2 Posologie recommandée et ajustement posologique).
Chez les patients ayant eu des manifestations neurotoxiques lors des essais cliniques et pour lesquels on disposait de données de suivi portant sur la disparition complète de ces manifestations, on a constaté une suppression spontanée des symptômes dans un délai médian de 81 jours (écart de 0 à 741 jours).
Autres effets : On a signalé une asthénie chez 62 % de l’ensemble des patients; cet effet a été jugé grave chez 13 % des patients traités pour divers types de tumeurs et chez 21 % des patients traités pour un carcinome spinocellulaire récurrent et/ou métastatique de la tête et du cou. Des cas d’arthralgie (5,5 % à 9 %) et de myalgie (19 %) ont été signalés par les patients, mais il s’agissait généralement d’effets bénins ou modérés.
Appareil respiratoire : On a fait état de cas de dyspnée.
Docétaxel Injection en association
La fréquence (%) d’effets indésirables liée au traitement d’association peut différer de la fréquence liée à l’administration du docétaxel en monothérapie. Voir les tableaux qui suivent pour connaître la fréquence d’effets indésirables se rapportant aux différents traitements d’association.
- Traitement adjuvant du cancer du sein – Emploi du docétaxel en association avec la doxorubicine et la cyclophosphamide
Effets indésirables du médicament observés au cours du traitement : Le tableau figurant ci-dessous présente les effets indésirables observés en cours de traitement (EICT), éventuellement ou probablement liés à ce dernier, durant la phase de traitement de l’essai TAX 316; 744 patientes ont alors été traitées toutes les 3 semaines par 75 mg/m2 du docétaxel en association avec 50 mg/m2 de doxorubicine et 500 mg/m2 de cyclophosphamide (schéma TAC) tandis que 736 patientes ont reçu l’association suivante : 500 mg/m2 de 5-fluorouracile, 50 mg/m2 de doxorubicine et 500 mg/m2 de cyclophosphamide (schéma FAC) toutes les 3 semaines.
Tableau 6 – Effets indésirables liés au traitement et importants sur le plan clinique chez les patientes de l’essai TAX 316
Docétaxel (75 mg/m²) en association avec la doxorubicine (50 mg/m²) et la cyclophosphamide (500 mg/m2) [schéma TAC] N = 744 (%) | 5-fluorouracile (500 mg/m2) en association avec la doxorubicine (50 mg/m2) et la cyclophosphamide (500 mg/m2) [schéma FAC] N = 736 (%) | |||
| Effet indésirable | Total | Classe 3 / 4 | Total | Classe 3 / 4 |
| Organisme entier | ||||
| Douleur abdominale | 7,3 | 0,5 | 3,3 | 0,0 |
| Asthénie | 79,2 | 11,0 | 69,4 | 5,2 |
| Fièvre en l’absence d’infection | 43,1 | 1,2 | 13,2 | 0,0 |
| Appareil cardiovasculaire | ||||
| Dysrythmies | 3,9 | 0,1 | 2,9 | 0,3 |
| Hypotension | 1,5 | 0,0 | 0,5 | 0,0 |
| Phlébite | 0,7 | 0,0 | 0,4 | 0,0 |
| Syncope | 0,5 | 0,0 | 0,4 | 0,0 |
| Vasodilatation | 20,3 | 0,9 | 15,9 | 0,4 |
| Appareil digestif | ||||
| Anorexie | 19,9 | 2,2 | 16,4 | 1,2 |
| Constipation | 22,6 | 0,4 | 21,5 | 1,2 |
| Diarrhée | 30,9 | 3,2 | 23,5 | 1,0 |
| Nausées | 80,4 | 5,1 | 87,4 | 9,5 |
| Stomatite | 69,1 | 7,1 | 52,6 | 2,0 |
| Vomissements | 42,6 | 4,3 | 58,2 | 7,3 |
| Système sanguin | ||||
| Anémie | 91,5 | 4,3 | 71,7 | 1,6 |
| Neutropénie fébrile* | 24,7 | s.o. | 2,5 | s.o. |
| Lymphœdème | 0,3 | 0,0 | 0,0 | 0,0 |
| Neutropénie | 71,4 | 65,5 | 82,0 | 49,3 |
| Thrombocytopénie | 39,4 | 2,0 | 27,7 | 1,2 |
| Système immunitaire | ||||
| Réactions d’hypersensibilité | 10,5 | 1,1 | 2,2 | 0,0 |
| Infections et infestations | ||||
| Infection | 27,2 | 3,2 | 17,4 | 1,4 |
| Infection neutropénique** | 12,1 | s.o. | 6,3 | s.o. |
| Troubles métaboliques et nutritionnels | ||||
| Œdème périphérique | 26,7 | 0,4 | 7,2 | 0,0 |
| Gain ou perte de poids | 15,2 | 0,3 | 9,2 | 0,0 |
| Appareil locomoteur | ||||
| Arthralgie | 15,1 | 0,4 | 5,7 | 0,3 |
| Myalgie | 22,8 | 0,8 | 8,0 | 0,0 |
| Système nerveux | ||||
| Effets neurocérébelleux | 1,1 | 0,1 | 0,8 | 0,0 |
Docétaxel (75 mg/m²) en association avec la doxorubicine (50 mg/m²) et la cyclophosphamide (500 mg/m2) [schéma TAC] N = 744 (%) | 5-fluorouracile (500 mg/m2) en association avec la doxorubicine (50 mg/m2) et la cyclophosphamide (500 mg/m2) [schéma FAC] N = 736 (%) | |||
| Effet indésirable | Total | Classe 3 / 4 | Total | Classe 3 / 4 |
| Effets neurocorticaux | 2,8 | 0,3 | 3,9 | 0,3 |
| Neuropathie motrice | 2,8 | 0,0 | 1,5 | 0,0 |
| Neuropathie sensorielle | 23,8 | 0,0 | 7,9 | 0,0 |
| Appareil respiratoire | ||||
| Toux | 3,1 | 0,0 | 2,2 | 0,1 |
| Peau et annexes cutanées | ||||
| Alopécie | 97,7 | s.o. | 97,1 | s.o. |
| Altérations unguéales (ongles) | 18,4 | 0,4 | 13,9 | 0,1 |
| Effets toxiques cutanés | 18,4 | 0,7 | 10,9 | 0,3 |
| Sens | ||||
| Conjonctivite | 4,6 | 0,3 | 6,0 | 0,1 |
| Larmoiement | 9,8 | 0,1 | 6,4 | 0,0 |
| Altération du goût | 27,4 | 0,7 | 15,1 | 0,0 |
| Appareil génito-urinaire | ||||
| Aménorrhée | 57,6 | s.o. | 48,1 | s.o. |
s.o. = sans objet
* La neutropénie fébrile se définissait comme suit : selon la terminologie de l’INC, « fièvre en l’absence d’infection » de classe ≥ 2 (température buccale ≥ 38,1 °C) s’accompagnant (c’est-à-dire mesurée dans les 24 heures) d’une neutropénie de classe 4 (taux absolu de polynucléaires neutrophiles < 0,5 x 10⁹/L) et commandant une antibiothérapie IV et/ou l’hospitalisation.
** L’infection neutropénique se définissait comme suit : selon la terminologie de l’INC, « infection » de classe ≥ 2 s’accompagnant (c’est-à-dire mesurée dans les 24 heures) d’une neutropénie de classe ≥ 3 (taux absolu de polynucléaires neutrophiles < 1,0 x 10⁹/L).
Au cours de la période de traitement, des 744 patientes traitées par l’association TAC (groupe TAC) durant l’essai TAX 316, 33,1 % ont présenté des EICT graves, éventuellement ou probablement liés au traitement, comparativement à 22,1 % des 736 patientes ayant reçu l’association FAC (groupe FAC). On a réduit la dose en raison d’effets toxiques hématologiques au cours de 1 % des cycles de traitement dans le groupe TAC et de 0,1 % de ces cycles dans le groupe FAC. Six pour cent des patientes du groupe TAC ont abandonné le traitement à cause d’effets indésirables, par rapport à 1,1 % de celles du groupe FAC; la fièvre en l’absence d’infection et les allergies ont le plus souvent motivé l’abandon dans le groupe TAC. Deux patientes traitées respectivement par les associations TAC et FAC sont décédées au cours des 30 jours qui ont suivi leur dernier traitement dans le cadre de l’essai; on a considéré que 1 décès était lié au médicament à l’étude dans chacun des groupes traités.
Effets indésirables du médicament observés au cours de la période de suivi : La période de suivi a été définie comme la période de temps débutant après la fin de la visite de chimiothérapie et se terminant dix années plus tard. Une analyse finale de l’étude TAX 316 a été réalisée en fonction d’un suivi d’une durée médiane de 96 mois. Les patientes ont été suivies jusqu’au début d’un nouveau traitement anticancéreux, jusqu’à la perte de vue pour le suivi ou jusqu’à la fin de la période de suivi de 10 ans.
- EICT persistants : Les EICT les plus courants qui ont d’abord été signalés pendant la période de traitement et ont persisté pendant la période de suivi ultérieure, indépendamment de la relation de causalité, étaient : alopécie (TAC : 687 patientes; FAC : 645 patientes), asthénie (TAC : 236 patientes; FAC : 180 patientes), aménorrhée (TAC : 202 patientes; FAC : 136 patientes), bouffées de chaleur (TAC : 129 patientes; FAC : 109 patientes), œdème périphérique (TAC : 119 patientes; FAC : 23 patientes), trouble des ongles (TAC : 106 patientes; FAC : 79 patientes), prise de poids (TAC : 89 patientes; FAC : 61 patientes), et neuropathie sensorielle périphérique (TAC : 84 patientes; FAC : 15 patientes). Parmi les EICT qui ont persisté pendant la période de suivi chez > 1 % des patientes, la majorité des effets se sont dissipés.
- EICT ayant continué : Les EICT signalés comme ayant continué à la fin de la période de suivi comprennent : aménorrhée (TAC : 121 patientes; FAC : 86 patientes), alopécie (TAC : 29 patientes; FAC : 16 patientes), asthénie (TAC : 29 patientes; FAC : 16 patientes), bouffées de chaleur (TAC : 38 patientes; FAC : 43 patientes), prise de poids (TAC : 33 patientes; FAC : 25 patientes), neuropathie sensorielle périphérique (TAC : 10 patientes; FAC : 2 patientes), arthralgie (TAC : 8 patientes; FAC : 2 patientes), œdème lymphatique (TAC : 6 patientes; FAC : 1 patiente), myalgie (TAC : 6 patientes; FAC : 0 patiente) et dyspnée (TAC : 4 patientes; FAC : 0 patiente).
- EI ayant commencé ou empiré pendant le suivi : Pendant la période de suivi, 13,8 % des patientes ayant reçu l’association TAC et 11,3 % des patientes ayant reçu l’association FAC ont subi au moins un effet indésirable de grade 3 ou 4 qui a commencé ou empiré pendant la période de suivi. Les plus courants de ces effets indésirables graves, ayant commencé ou empiré pendant la période de suivi, comprennent : insuffisance cardiaque congestive (TAC : 26 patientes; FAC : 17 patientes), bouffées de chaleur (TAC : 25 patientes; FAC : 10 patientes) et prise de poids (TAC : 9 patientes; FAC : 7 patientes). Les EI les plus courants qui ont commencé ou empiré pendant la période de suivi comprennent : bouffées de chaleur (TAC : 177 patientes; FAC : 200 patientes), troubles cutanés (TAC : 151 patientes; FAC : 157 patientes) et aménorrhée (TAC : 79 patientes; FAC : 99 patientes). Les EI qui ont commencé ou empiré pendant la période suivi et qui ont continué après la fin de cette période comprennent : aménorrhée (TAC : 46 patientes; FAC : 50 patientes), bouffées de chaleur (TAC : 46 patientes; FAC : 64 patientes), prise de poids (TAC : 21 patientes; FAC : 20 patientes), œdème lymphatique (TAC : 15 patientes; FAC : 7 patientes), télangiectasie (TAC : 8 patientes; FAC : 9 patientes), fibrose pulmonaire (TAC : 10 patientes; FAC : 9 patientes), menstruations irrégulières (TAC : 7 patientes; FAC : 8 patientes), œdème périphérique (TAC : 8 patientes; FAC : 6 patientes) et œdème (TAC : 3 patientes; FAC : 0 patiente).
Fièvre et infection : On a observé de la fièvre liée au traitement en l’absence d’infection chez 43,1 % (classe 3/4 : 1,2 %) des patientes du groupe TAC et 13,2 % (classe 3/4 : 0,0 %) des patientes du groupe FAC. On a signalé une infection liée au traitement chez 27,2 % (classe 3/4 : 3,2 %) des patientes ayant reçu l’association TAC et 17,4 % (classe 3/4 : 1,4 %) de celles traitées par l’association FAC. Aucun décès dû à une septicémie n’est survenu dans l’un ou l’autre des groupes traités. Du G-CSF a été employé comme traitement ou en prophylaxie secondaire chez 29,2 % des patientes du groupe TAC et 5,6 % de celles du groupe FAC.
Effets gastro-intestinaux : En plus des effets indésirables gastro-intestinaux présentés dans le Tableau 7 figurant ci-dessus, on a observé des effets tels que colite/entérite/perforation du gros intestin liés au traitement chez 7 patientes du groupe TAC et 1 patiente du groupe FAC. Deux des 7 patientes du groupe TAC ont dû abandonner le traitement.
Effets cardiovasculaires : Au cours de la période de traitement, la fréquence des effets indésirables cardiovasculaires s’est révélée plus élevée dans le groupe TAC que dans le groupe FAC : dysrythmies liées au traitement, de tous les grades (3,9 % vs 2,9 %), hypotension liée au traitement, de tous les grades (1,5 % vs 0,5 %) et insuffisance cardiaque congestive de portée clinique durant le traitement – fonction cardiaque de grade 3 ou 4 (1,6 % vs 0,5 %). Une patiente du groupe TAC est décédée à la suite d’une insuffisance cardiaque. Bien que, conformément aux exigences de l’essai (TAX 316), la fraction d’éjection ventriculaire gauche (FEVG) ait été mesurée au départ, on a repris l’évaluation seulement si le chercheur le considérait pertinent sur le plan clinique. Du nombre total de patientes chez qui la FEVG a été mesurée de nouveau, on a signalé sa diminution à des valeurs moindres que la limite inférieure de la normale chez 14 patientes sur 66 (21 %) dans le groupe TAC et 4 patientes sur 48 (8,3 %) dans le groupe FAC. Vingt-six patientes du groupe TAC ont présenté une insuffisance cardiaque congestive durant la période d’étude, la plupart des cas ayant été signalés durant le suivi. L’insuffisance cardiaque congestive a entraîné la mort de deux patientes du groupe TAC et de 4 patientes du groupe FAC durant la période de suivi. Le risque d’insuffisance cardiaque congestive est plus élevé dans le groupe TAC au cours de la première année.
Leucémie myéloïde aiguë/syndrome myélodysplasique : Après un suivi d’une durée médiane de 96 mois, le diagnostic de leucémie myéloïde aiguë (LMA) a été établi chez 4 des 744 patientes ayant reçu l’association TAC et 1 des 736 patientes ayant reçu l’association FAC, tandis que celui de SMD l’a été chez 2 patientes traitées par l’association TAC et 1 patiente traitée par FAC. Dans deux des cas de LMA associée à TAC, des anomalies du chromosome 11 étaient présentes. Dans un des cas de SMD associés à TAC, on a observé l’anomalie chromosomique t(11; 14)(q23; q24). Une patiente recevant l’association TAC a succombé à une leucémie myéloïde aiguë (LMA) durant la période de suivi.
- Cancer du sein avancé localisé et/ou métastatique – Emploi du docétaxel en association avec la doxorubicine
Les 2 tableaux ci-après renferment des données issues de l’étude portant sur un traitement à l’aide de l’association de docétaxel-doxorubicine chez des patientes atteintes d’un cancer du sein avancé localisé et/ou métastatique. Les 258 participantes à cette étude ont reçu 75 mg/m2 de docétaxel et 50 mg/m2 de doxorubicine.
Tableau 7 – Sommaire des effets indésirables éventuellement ou probablement liés au traitement à l’étude chez les patientes atteintes d’un cancer du sein avancé localisé et/ou métastatique recevant le docétaxel en association avec de la doxorubicine
Docétaxel (75 mg/m²) en association avec la doxorubicine (50 mg/m²) N = 258 (%) | |
| Alopécie | 94,6 |
Arthralgie
| 5,4 0,4 |
Asthénie
| 54,7 8,1 |
Réactions cutanées
| 13,6 0 |
Fièvre en l’absence d’infection
| 50,4* 0,4* |
Rétention liquidienne
| 35,7 1,2 |
Effets gastro-intestinaux Nausées (toutes les classes)
| 64,0 5,0 45,7 6,2 45,0 5,0 |
Réactions d’hypersensibilité
| 4,7 1,2 |
Réaction au point de perfusion
| 3,5 |
Myalgie
| 8,5 0 |
Altérations unguéales (ongles)
| 20,2 0,4 |
Effets neuromoteurs
| 2,3 0,4 |
Effets neurosensoriels
| 30,2 |
Docétaxel (75 mg/m²) en association avec la doxorubicine (50 mg/m²) N = 258 (%) | |
| 0,4 |
| Décès non dû à une septicémie | 2,3 |
| Décès dû à une septicémie | 0 |
Stomatite
| 58,1 7,8 |
* Comprend les cas de neutropénie fébrile, dans l’étude TAX 306 (n = 213).
Tableau 8 – Sommaire des effets indésirables hématologiques éventuellement ou probablement liés au traitement à l’étude chez les patientes atteintes d’un cancer du sein avancé localisé et/ou métastatique recevant le docétaxel en association avec de la doxorubicine
Docétaxel (75 mg/m²) en association avec la doxorubicine (50 mg/m²) N = 258 (%) | |
Anémie < 11 g/dL
| 96,1 9,4 |
| Neutropénie fébrile | 34,1 |
Infection
| 35,3 7,8 |
Leucopénie < 4000 cellules/mm3
| 99,6 53,5 |
Neutropénie < 2000 cellules/mm3
| 99,2 91,7 |
Thrombocytopénie < 100 000 cellules /mm3
| 28,1 0,8 |
- Cancer du sein avancé localisé et/ou métastatique – Emploi du docétaxel en association avec la capécitabine
Le texte et le tableau ci-après renferment des données issues de l’étude portant sur un traitement à l’aide de l’association docétaxel-capécitabine chez 506 patientes atteintes d’un cancer du sein avancé localisé et/ou métastatique. Dans le groupe recevant l’association docétaxel-capécitabine (251 patientes), le traitement reposait sur de la capécitabine administrée par voie orale à raison de 1250 mg/m2, 2 fois par jour (traitement intermittent, soit 2 semaines de traitement suivies de 1 semaine sans traitement) pendant au moins 6 semaines et le docétaxel administré durant 1 heure sous forme de perfusion intraveineuse à raison d’une dose de 75 mg/m2 le premier jour de chaque cycle de 3 semaines pendant au moins 6 semaines. Dans le groupe recevant la monothérapie (255 patientes), le docétaxel était administré durant 1 heure sous forme de perfusion intraveineuse à raison d’une dose de 100 mg/m2 le premier jour de chaque cycle de 3 semaines pendant au moins 6 semaines. La durée moyenne du traitement était de 129 jours dans le groupe recevant le traitement d’association et de 98 jours dans le groupe recevant la monothérapie. En tout, 66 patientes (26 %) du groupe recevant le traitement d’association et 49 (19 %) du groupe recevant la monothérapie ont cessé de participer à l’étude pour cause d’effets indésirables. Le pourcentage de patientes chez qui il a fallu diminuer la dose en raison d’effets indésirables s’établissait à 65 % dans le groupe recevant le traitement d’association et à 36 % dans le groupe recevant la monothérapie. Le taux d’hospitalisation relativement à des effets indésirables liés au traitement était de 28,7 % dans le groupe recevant le traitement d’association et de 26,3 % dans le groupe recevant la monothérapie.
Tableau 9 – Effets indésirables considérés comme liés au traitement chez ≥ 5 % des participantes à l’étude portant sur l’emploi de l’association docétaxel-capécitabine dans le traitement du cancer du sein avancé localisé et/ou métastatique
| Effet indésirable | Capécitabine (1250 mg/m2/ 2 FPJ
| Docétaxel 100 mg/m2/3 semaines (N=255) | |||||
| Appareil, système ou organe touché/Effet indésirable | Classe INCC | ||||||
| Total % | Classe 3 % | Classe 4 % | Total % | Classe 3 % | Classe 4 % | ||
Appareil digestif Stomatite Diarrhée Nausées Vomissements Constipation Douleurs abdominales Dyspepsie Douleurs abdominales (hautes) Sécheresse de la bouche | 67 64 43 33 14 14 12 9 5 | 17,1 13,5 6,4 3,6 1,2 2 - - 0,4 | 0,4 0,4 - 0,8 - - - - - | 43 45 35 22 12 9 5 6 4 | 4,7 5,4 2 0,8 - 0,8 0,4 - - | - 0,4 - - - - - - - | |
Systèmes cutané et sous-cutané Syndrome d'érythème palmo-plantaire Alopécie Troubles unguéaux (ongles) Dermatite Éruption cutanée érythémateuse Décoloration des ongles Onycholyse Prurit | 63 41 14 8 8 6 5 2 | 24,3 6 2 - 0,4 - 1,2 - | - - - - - - - - | 8 42 15 9 4 4 5 5 | 1,2 6,7 - 0,8 - 0,4 0,8 - | - - - - - - - - | |
Organisme entier Pyrexie Asthénie Fatigue Faiblesse | 21 23 21 13 | 0,8 3,2 4,4 1,2 | - 0,4 - - | 29 22 25 9 | 0,4 5,5 5,1 2 | - - - - | |
| Effet indésirable | Capécitabine (1250 mg/m2/ 2 FPJ
| Docétaxel 100 mg/m2/3 semaines (N=255) | |||||
| Appareil, système ou organe touché/Effet indésirable | Classe INCC | ||||||
| Total % | Classe 3 % | Classe 4 % | Total % | Classe 3 % | Classe 4 % | ||
Douleur dans les membres Léthargie Douleur | 9 6 6 | 0,4 - - | - - - | 8 5 2 | 0,4 1,2 - | - - - | |
Système nerveux Altération du goût Céphalées Paresthésie Étourdissements Insomnie Neuropathie périphérique Hypoesthésie | 15 7 11 9 4 5 4 | 0,4 0,4 0,4 - - - - | - - - - - - - | 14 8 15 6 5 10 7 | 0,4 - 0,8 0,4 0,4 0,8 0,4 | - - - - - - - | |
Métabolisme Anorexie Diminution de l’appétit Déshydratation | 12 10 8 | 0,8 - 2 | - - - | 10 4 5 | 0,8
| - - 0,4 | |
Yeux Production accrue de larmes | 12 | - | - | 5 | - | - | |
Appareil locomoteur Arthralgie Myalgie Lombalgie | 11 14 7 | 1,2 1,6 0,8 | - - - | 18 24 6 | 2,4 2 0,8 | - - - | |
Coeur Œdème des membres inférieurs Œdème, sans autre indication Œdème périphérique | 14 4 4 | 0,8 - - | - - - | 12 5 5 | 1,2 - 0,4 | - 0,8 - | |
Système sanguin Neutropénie Fièvre neutropénique Anémie | 17 16 13 | 4,8 2,8 2,8 | 10,8 13,1 0,8 | 16 21 11 | 2,7 4,7 3,9 | 11,8 16,1 - | |
Appareil respiratoire Dyspnée Toux Mal de gorge Épistaxis | 7 6 11 5 | 0,8 0,4 1,6 0,4 | - - - - | 9 9 7 5 | 0,4 - 0,4 - | - - - - | |
| Infections et infestations Candidose buccale | 6 | 0,4 | - | 7 | 0,4 | - | |
Réactions cutanées : Le syndrome d’érythème palmo-plantaire était plus fréquent chez les patientes qui recevaient le traitement d’association que chez celles qui recevaient le docétaxel en monothérapie (63 % comparativement à 8 %).
Effets hématologiques : Parmi 251 patientes qui ont reçu le docétaxel en association avec de la capécitabine, 68 % ont présenté une neutropénie de classe 3 ou 4, 2,8 %, une thrombocytopénie de classe 3 ou 4 et 9,6 %, une anémie de classe 3 ou 4.
Hyperbilirubinémie : Parmi 251 patientes qui ont reçu une association capécitabine-docétaxel, 6,8 % (n = 17) ont présenté une hyperbilirubinémie de classe 3 et 2 % (n = 5), une hyperbilirubinémie de classe 4.
Tableau 10 – Patientes présentant des anomalies des résultats des épreuves de laboratoire participant à l’étude portant sur l’emploi de l’association docétaxel-capécitabine dans le traitement du cancer du sein avancé localisé et/ou métastatique
| Effet indésirable | Capécitabine (1250 mg/m2/ 2 FPJ – traitement intermittent) en association avec docétaxel (75 mg/m2/3 semaines) (N=251) | Docétaxel 100 mg/m2/3 semaines (N=255) | ||||
| Appareil, système ou organe touché/Effet indésirable | Total % | Classe 3 % | Classe 4 % | Total % | Classe 3 % | Classe 4 % |
Système sanguin Leucopénie Neutropénie/granulocytopénie Thrombocytopénie Anémie Lymphocytopénie | 91 86 41 80 99 | 37 20 2 7 48 | 24 49 7 3 41 | 88 87 23 83 98 | 42 10 1 5 44 | 33 66 2 <1 40 |
| Système hépatobiliaire Hyperbilirubinémie | 20 | 7 | 2 | 6 | 2 | 2 |
On a énuméré ci-dessous, pour chaque appareil, système ou organe touché, les effets indésirables que l’on considérait comme liés à l’administration de capécitabine en association avec le docétaxel, qui étaient au moins faiblement pertinents du point de vue clinique et qui sont survenus chez moins de 5 % des patientes d’après les données globales sur l’innocuité portant sur 251 patientes ayant participé à l’essai clinique. L’incidence des effets indésirables de classe 3 ou 4 figure entre parenthèses.
Effets cardiovasculaires : tachycardie supraventriculaire (0,39), hypotension (1,20), phlébite et thrombophlébite veineuse (0,39), hausse de la tension artérielle (0,39), hypotension orthostatique (0,80)
Effets gastro-intestinaux : hémorroïdes (0,39), iléus (0,39), entérocolite nécrosante (0,39), ulcère oesophagien (0,39), diarrhée hémorragique (0,80)
Effets généraux : frissons (0,39), infection au point d’injection (0,39), névralgie (0,39)
Effets hématologiques : agranulocytose (0,39), diminution de la prothrombine (0,39)
Effets hépatobiliaires : ictère (0,39), anomalies des résultats des épreuves de la fonction hépatique (0,39), insuffisance hépatique (0,39), coma hépatique (0,39), hépatotoxicité (0,39)
Effets sur le système immunitaire : hypersensibilité (1,20)
Infections : septicémie neutropénique (2,39), infection des voies respiratoires inférieures [sans autre indication] (0,39), pharyngite (0,39), otite moyenne (0,39), septicémie (0,39), bronchopneumonie (0,39)
Effets neurologiques : ataxie (0,39), syncope (1,20), perte gustative (0,80), polyneuropathie (0,39), migraine (0,39)
Effets rénaux : insuffisance rénale (0,39)
- Cancer de la prostate – Emploi du docétaxel en association avec de la prednisone ou de la prednisolone
Les données suivantes s’appuient sur l’expérience acquise auprès de 332 patients qui ont reçu le docétaxel à raison de 75 mg/m2 toutes les 3 semaines en association avec de la prednisone ou de la prednisolone à raison de 5 mg par voie orale, 2 fois par jour.
Tableau 11 – Effets indésirables liés au traitement et importants sur le plan clinique chez les patients atteints d’un cancer de la prostate ayant reçu le docétaxel en association avec de la prednisone ou de la prednisolone (TAX 327)
| Effet indésirable | Docétaxel, 75 mg/m2 aux 3 semaines et prednisone (ou prednisolone), 5 mg, 2 FPJ (N = 332) | |
| Appareil, système ou organe touché/ Effet indésirable | Classe INC | |
| Total % | Classe 3/4 % | |
| Alopécie | 65,1 | -- |
| Réactions allergiques | 6,9 | 0,6 |
| Anémie | 66,5 | 4,9 |
| Anorexie | 12,7 | 0,6 |
| Arthralgie | 3,0 | 0,3 |
| Diminution de la fonction ventriculaire gauche | 3,9 | 0,3 |
| Toux | 1,2 | 0,0 |
| Diarrhée | 24,1 | 1,2 |
| Dyspnée | 4,5 | 0,6 |
| Effet indésirable | Docétaxel, 75 mg/m2 aux 3 semaines et prednisone (ou prednisolone), 5 mg, 2 FPJ (N = 332) | |
| Appareil, système ou organe touché/ Effet indésirable | Classe INC | |
| Total % | Classe 3/4 % | |
| Épistaxis | 3,0 | 0,0 |
| Fatigue | 42,8 | 3,9 |
| Neutropénie fébrile | 2,7 | -- |
| Rétention liquidienne | 24,4 | 0,6 |
| Infection | 12,0 | 3,3 |
| Myalgie | 6,9 | 0,3 |
| Altérations unguéales | 28,3 | -- |
| Nausées | 35,5 | 2,4 |
| Neuropathie motrice | 3,9 | 0,0 |
| Neuropathie sensorielle | 27,4 | 1,2 |
| Neutropénie | 40,9 | 32,0 |
| Éruptions cutanées, desquamation | 3,3 | 0,3 |
| Stomatite, pharyngite | 17,8 | 0,9 |
| Altération du goût | 17,5 | -- |
| Larmoiement | 9,3 | 0,6 |
| Thrombocytopénie | 3,4 | 0,6 |
| Vomissements | 13,3 | 1,2 |
Des 332 patients ayant reçu le docétaxel toutes les 3 semaines dans le cadre de l’étude sur le cancer de la prostate (TAX 327), 208 étaient âgés d’au moins 65 ans et 67, de plus de 75 ans. Chez tous ces patients, la fréquence de l’anémie, des infections, des altérations unguéales, de l’anorexie et de la perte pondérale, sans égard à un lien de causalité avec le docétaxel a été ≥ 10 % plus élevée chez les patients âgés d’au moins 65 ans que chez les patients plus jeunes. La fatigue, toutes classes confondues, a été l’un des effets indésirables survenus en cours de traitement les plus fréquemment signalés (sans égard à un lien de causalité avec le docétaxel) chez les patients qui recevaient le docétaxel toutes les 3 semaines. Cependant, seulement 1,6 % des patients âgés de moins de 65 ans, 6,3 % de ceux de 65 ans et plus et 10,4 % de ceux de 75 ans et plus ont ressenti une fatigue de classe 3 ou 4. La diarrhée, toutes classes confondues, a également été souvent rapportée au cours de l’étude, mais les cas graves (classes 3 et 4) ont été beaucoup moins fréquents dans tous les groupes d’âge, touchant 1,6 %, 2,4 % et 3,0 % des patients, respectivement. On a observé une tendance similaire dans le cas des infections des classes 3 et 4, rapportées chez les patients des 3 groupes d’âge dans une proportion de 4,0 %, de 6,7 % et de 9,0 %, respectivement.
8.5 Effets indésirables observés après la commercialisation
Effets cardiovasculaires :
Des cas d’accidents thromboemboliques veineux et d’infarctus du myocarde ont été signalés.
Une arythmie ventriculaire (incluant une tachycardie ventriculaire parfois mortelle, une fibrillation ou des extrasystoles) a été rapportée chez les patients traités par le docétaxel en concomitance dans les schémas comprenant, sans toutefois s’y limiter, la doxorubicine, le 5-fluorouracile et / ou le cyclophosphamide (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
Réactions cutanées :
Des cas de lupus érythémateux cutané, de dermatite bulleuse telle que l’érythème polymorphe, de réactions cutanées graves telles que le syndrome de Stevens-Johnson, la nécrolyse épidermique toxique et la pustulose exanthémateuse aiguë généralisée ont été rapportés lors de l’emploi du docétaxel. Des modifications cutanées de type sclérodermie généralement précédées par un lymphoedème périphérique ont aussi été signalées lors d’un traitement par le docétaxel. Dans certains cas, la survenue de ces réactions peut être attribuable à de multiples facteurs comme les infections concomitantes, l’emploi d’autres médicaments en association et la présence d’affections sous-jacentes. Des cas d’alopécie permanente ont été signalés.
Rétention liquidienne :
Des cas de déshydratation ou d’œdème pulmonaire ont été signalés.
Effets gastro-intestinaux :
Des cas de perforation gastro-intestinale, de déshydratation résultant d’une manifestation gastro-intestinale, y compris des cas d’entérocolite et de perforation gastro-intestinale. L’entérocolite, y compris des cas de colite ischémique, de colite et d’entérocolite neutropénique ont été signalés; certains cas ont eu une issue fatale.
Des cas d’iléus ou d’occlusion intestinale ont été signalés.
Troubles généraux et affections du point d’administration:
Des réactions de rappel au point d’injection (récurrence d’une réaction cutanée survenant à un point d’extravasation antérieur à la suite de l’administration de docétaxel à un point différent) ont été observées.
Effets hématologiques :
Des cas de leucémie myéloïde aiguë (LMA) et de syndrome myélodysplasique (SMD) ont été signalés lorsque le docétaxel a été utilisé en association avec d’autres agents chimiothérapeutiques et/ou la radiothérapie. On a signalé des cas de coagulation intravasculaire disséminée, souvent associée à une septicémie ou à une défaillance polyviscérale.
Effets hépatiques :
Des cas d’hépatite et d’insuffisance hépatique, parfois mortels surtout chez les patients déjà atteints de troubles hépatiques, ont été signalés.
Réactions d’hypersensibilité :
Des cas de réactions d’hypersensibilité graves ou de choc anaphylactique ont été signalés. Des cas de choc anaphylactique mortel ont été signalés chez des patients ayant reçu une corticothérapie préalable.
Des réactions d’hypersensibilité/un choc anaphylactique ont été signalés avec le docétaxel chez des patients ayant déjà présenté des réactions d’hypersensibilité/un choc anaphylactique au paclitaxel.
Troubles du métabolisme et de la nutrition :
Des cas de déséquilibre électrolytique ont été signalés. Des cas graves d’hyponatrémie ont été signalés, certains associés à une déshydratation, des vomissements et une pneumonie. Des cas d’hypokaliémie (incluant des cas sérieux), d’hypomagnésémie et d’hypocalcémie ont été observés, habituellement en association avec des troubles gastro-intestinaux, en particulier la diarrhée. Des cas de syndrome de lyse tumorale, parfois mortels, ont aussi été rapportés.
Appareil locomoteur:
Une myosite a été signalée chez des patients traités par le docétaxel.
Tumeurs bénignes, malignes ou non précisées (y compris kystes et polypes):
Des cas de deuxième cancer primitif (de fréquence inconnue), notamment des lymphomes non hodgkiniens et des cancers rénaux, ont été rapportés avec le docétaxel en monothérapie et en concomitance avec d’autres traitements anticancéreux connus pour être associés à la survenue de nouveaux cancers primitifs. Des cas de leucémie myéloïde aiguë et de syndrome myélodysplasique (de fréquence inconnue) ont également été rapportés dans le cadre d’études cliniques pivots menées chez des patientes atteintes d’un cancer du sein traité au moyen du schéma TAC ou FAC.
Effets neurologiques :
Des cas de convulsions ou de perte de conscience transitoire ont été signalés avec l’administration du docétaxel. Ces réactions surviennent parfois au cours de la perfusion du médicament.
Fonction visuelle :
Des cas de larmoiement s’accompagnant ou non d’une conjonctivite, de même que des cas d’obstruction du conduit lacrymal entraînant un larmoiement excessif ont été signalés principalement chez des patients recevant d’autres antinéoplasiques en concomitance.
On a signalé des cas de troubles visuels passagers (éclairs, points lumineux clignotants, scotomes) survenant habituellement pendant la perfusion du médicament et associés à des réactions d’hypersensibilité. Ces effets étaient réversibles après l’arrêt de la perfusion.
Des cas d’œdème maculaire cystoïde (OMC) ont été rapportés chez des patients traités par le docétaxel (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Selon un certain nombre de rapports documentés, y compris des cas dans la littérature, l’association entre l’OMC et le docétaxel est considérée comme raisonnablement bien établie. Les caractéristiques particulières à cette entité clinique (OMC induit par le docétaxel) peuvent inclure une absence de fuites vasculaires sans autres facteurs précipitant. Certains cas d’OMC ont été réversibles après l’arrêt du traitement par le docétaxel, dans certains cas avec l’amorçage d’un traitement approprié alors que dans d’autres cas aucun traitement supplémentaire n’était nécessaire.
Autres effets :
Des douleurs généralisées ou localisées, y compris des douleurs à la poitrine, mais ne s’accompagnant pas de troubles cardiaques ou respiratoires, ont également été signalées.
Des cas d’intoxication ont été signalés avec certaines formules de docétaxel en raison de leur teneur en alcool (éthanol). Deux patients ont intoxication à l'alcool pendant la perfusion et un patient a connu dans les 24 heures suivant l'administration du médicament. Dans un cas, les symptômes de l'intoxication alcoolique ont été transitoires. Dans un autre cas, les symptômes ont disparu dans le temps pour le patient pour terminer son traitement en utilisant un taux de perfusion lente. Dans deux des trois cas, les observateurs prévus pour utiliser une formulation différente de docétaxel avec faible teneur en alcool pour les traitements futurs.
Ototoxicité et troubles auditifs :
Les troubles de l’oreille ou du labyrinthe qui ont été signalés comprennent des cas d’ototoxicité, de troubles auditifs et/ou de perte auditive, dont des cas associés à d’autres médicaments ototoxiques.
Fonction rénale :
Des cas d’insuffisance rénale ont été signalés au cours des essais cliniques avec le docétaxel; ils étaient généralement associés à la prise concomitante de médicaments néphrotoxiques.
Effets respiratoires :
On a signalé des cas d’insuffisance respiratoire aiguë, de pneumonie interstitielle/pneumonite, de maladie pulmonaire interstitielle, d’infiltration pulmonaire, de fibrose pulmonaire, d’insuffisance respiratoire et de recrudescence d’effets indésirables associés à une radiothérapie antérieure, qui ont été occasionnellement associés à des issues fatales. Des cas de pneumonite radique ont été signalés chez les patients recevant une radiothérapie concomitante.
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicament
Le docétaxel est un substrat du CYP3A4. Des études in vitro ont permis de montrer que le métabolisme du docétaxel peut être modifié par l’administration simultanée de composés qui induisent ou inhibent les isoenzymes CYP3A4 ou celles qui sont métabolisées par l’intermédiaire de ce système (et qui peuvent donc inhiber ces enzymes par compétition), notamment la rifampine, la cyclosporine, la terfénadine, le kétoconazole, l’érythromycine et la troléandomycine. Par conséquent, l’administration simultanée du docétaxel et de tels produits exige des précautions, étant donné le risque considérable d’interaction.
L'exposition au docétaxel a été multipliée par 2,2 lors de la prise concomitante de kétoconazole, puissant inhibiteur de l'isoenzyme CYP3A4. Les inhibiteurs de la protéase, en particulier le ritonavir, peuvent augmenter l'exposition au docétaxel. La prise concomitante du docétaxel et de médicaments qui inhibent l'isoenzyme CYP3A4 (comme le kétoconazole, l’itraconazole, la clarithromycine, l’indinavir, la néfazodone, le nelfinavir, le ritonavir, le saquinavir, la télithromycine et le voriconazole) doit être évitée, car elle peut augmenter l'exposition au docétaxel et, subséquemment, augmenter les taux d’effets indésirables. Si l'administration d'un puissant inhibiteur de l'isoenzyme CYP3A4 par voie générale est incontournable pendant un traitement par le docétaxel, on doit surveiller de près les éventuels effets toxiques, voire diminuer la dose du docétaxel.
Chaque administration de Docétaxel Injection par voie intraveineuse (à 100 mg/m2 avec la présentation à une fiole) libère environ 2,76 g/m2 d’alcool. La teneur en alcool peut modifier les effets d’autres médicaments. Une dépression du système nerveux central peut être exacerbée et survenir à des taux d’alcool dans le sang plus bas quand le Docétaxel Injection est pris avec d’autres dépresseurs du SNC (p. ex., diazépam ou benzodiazépines similaires). Certains médicaments (p. ex., analgésiques, somnifères) peuvent aggraver les effets enivrants de l’alcool.
Le docétaxel se lie fortement aux protéines (> 95 %). Bien que les interactions possibles entre le docétaxel et un autre médicament administré en concomitance en milieux in vivo n’aient pas fait l’objet d’études formelles, on a observé que les interactions en milieux in vitro entre le docétaxel et des médicaments se liant fortement aux protéines, tels que l’érythromycine, la diphenhydramine, le propranolol, la propafénone, la phénytoïne, le salicylate, le sulfaméthoxazole et le valproate de sodium, ne modifiait aucunement la liaison protéique du docétaxel. Le docétaxel n’exerce aucun effet sur la liaison protéique de la digoxine.
L’effet de la prise orale quotidienne de prednisone sur les paramètres pharmacocinétiques du docétaxel administré avec un traitement par la dexaméthasone préalable à la perfusion a été évalué chez 42 patients atteints d’un cancer de la prostate. Aucun effet de la prednisone sur les paramètres pharmacocinétiques du docétaxel n’a été observé.
Aucun signe d’interaction pharmacocinétique n’a été observé entre le docétaxel et la doxorubicine. On a étudié les propriétés pharmacocinétiques du docétaxel administré en association avec la doxorubicine et la cyclophosphamide chez 30 patientes traitées contre un cancer avancé du sein. Aucune interaction pharmacocinétique n’a été mise en évidence entre les trois médicaments.
On a réalisé chez 26 patients présentant des tumeurs solides une étude de phase I dans laquelle on a évalué l’effet de la capécitabine sur les propriétés pharmacocinétiques du docétaxel et l’effet du docétaxel sur les propriétés pharmacocinétiques de la capécitabine. On a constaté que la capécitabine n’avait aucun effet sur les propriétés pharmacocinétiques du docétaxel (Cmax et ASC) et que le docétaxel n’avait aucun effet sur les propriétés pharmacocinétiques de la 5’-DFUR.
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plante médicinale n’ont pas été établies.
9.7 Interactions médicament-épreuves de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le docétaxel est un antinéoplasique dont l’action est attribuable à la désorganisation du réseau de microtubules essentiel aux fonctions cellulaires pendant la mitose et l'interphase. Le docétaxel favorise la formation de microtubules stables à partir de tubuline tout en inhibant leur dépolymérisation. En se fixant à la tubuline libre, il en diminue la concentration intracellulaire critique. Ainsi facilitée, la polymérisation des microtubules conduit à la production de faisceaux de microtubules sans fonction normale et à la stabilisation des microtubules, pour aboutir à l'inhibition de la mitose cellulaire. Le docétaxel se distingue des autres poisons fusoriaux du fait que sa fixation aux microtubules ne modifie pas le nombre des protofilaments dans ces structures.
Employé in vitro dans le cadre d’essais clonogéniques, le docétaxel s'est révélé cytotoxique pour diverses lignées cellulaires tumorales murines et humaines et pour des cellules tumorales humaines fraîchement prélevées.
On a observé que le docétaxel agit également sur un certain nombre de lignées cellulaires surexprimant la glycoprotéine P, qui est encodée par le gène de résistance multiple aux anticancéreux.
10.2 Pharmacodynamie
Employé in vitro en faibles concentrations allant de 4 à 35 ng/mL en milieu liquide, le docétaxel est actif contre plusieurs lignées cellulaires murines et humaines. Dans le cadre d’une comparaison directe, le docétaxel s’est généralement révélé plus cytotoxique que le paclitaxel (1 à 12 fois). On a évalué le risque de résistance croisée au docétaxel sur 11 lignées surexprimant le gène de résistance multiple aux anticancéreux et exposées à divers agents anticancéreux. Dans six de ces lignées, la concentration de docétaxel entraînant l’inhibition de la moitié des cellules (CI50) était identique chez les cellules normales et les cellules résistantes et, par conséquent, on n’a observé aucune résistance croisée. On a étudié l’effet de traitements associant le docétaxel à plusieurs autres produits anticancéreux de référence : aucune synergie n’a été décelée entre le cisplatine ou la doxorubicine; un effet additif a toutefois été observé avec la vincristine. Enfin, une synergie a été obtenue avec le cyclophosphamide et le 5-fluorouracil (5-FU).
On a administré du docétaxel in vivo par voie intraveineuse en présence de tumeurs greffées dans des sièges distaux (généralement sous-cutanés) et de plusieurs tumeurs de stades avancés et métastatiques. Le docétaxel a été capable d’induire la régression complète de plusieurs tumeurs solides d’origine murine greffées et de stade avancé. L’activité observée était liée à la dose administrée et obtenue à l’administration de doses non toxiques pour la souris. On a également évalué l’activité antitumorale expérimentale sur une série de xénogreffes de tumeurs humaines. Le docétaxel s’est révélé doté d’une action curative sur les tumeurs ovariennes et mammaires ainsi que les mélanomes.
Dans les modèles de xénogreffe de tumeur humaine, la capécitabine a, lors de son emploi avec le docétaxel, exercé un effet synergique qui pourrait être lié à la régulation positive de la thymidine phosphorylase par le docétaxel.
10.3 Pharmacocinétique
La pharmacocinétique du docétaxel a fait l’objet d’études approfondies chez l’animal. En résumé, on peut conclure que le docétaxel se caractérise par un profil cinétique plasmatique multiphasique, une bonne distribution tissulaire et un métabolisme hépatique important.
Administré par voie intraveineuse, le docétaxel se distribue dans tous les tissus et organes, sauf le cerveau, où l’on ne détecte que des taux extrêmement faibles de ce produit. On a également détecté ce produit chez le fœtus, dans le tissu tumoral et le lait maternel. Le docétaxel est éliminé très rapidement, mais plus lentement à partir de tissu tumoral que de tissu sain. Il est excrété principalement dans les fèces, après avoir subi un métabolisme et une excrétion hépatiques. L’excrétion urinaire du docétaxel est très limitée. Enfin, ce médicament n’est pas absorbé considérablement par l’appareil digestif.
Des études effectuées in vivo (détermination des principaux métabolites dans les excreta) et in vitro (préparations de microsomes hépatiques de diverses espèces) ont permis de constater que les monooxygénases, en particulier les isoenzymes 3A du cytochrome P450, jouent un rôle essentiel dans le métabolisme du docétaxel, tandis que les réactions de conjugaison sont très limitées.
Le docétaxel a un profil métabolique comparable chez l’homme et les espèces animales qui ont servi à l’étude de sa toxicité. Administré en doses allant de 70 à 115 mg/m2, le docétaxel a un profil cinétique indépendant de la dose et conforme au modèle pharmacocinétique à 3 compartiments, caractérisé par des demi-vies α, β et γ de 4 minutes, de 36 minutes et de 11,1 heures respectivement. Une étude supplémentaire évaluant la pharmacocinétique du docétaxel administré à des doses similaires (de 75 à 100 mg/m2), mais sur une plus longue durée (plus de 22 jours), a révélé une plus longue demi-vie d’élimination terminale moyenne, soit entre 91 et 120 heures. La seconde phase est due, en partie, à une libération relativement lente du docétaxel à partir des compartiments périphériques.
Le docétaxel se fixe aux protéines dans une proportion dépassant 95 %, à l’α1-glycoprotéine acide, l’albumine et les lipoprotéines, avec une affinité de liaison élevée pour l’α1-glycoprotéine acide. La dexaméthasone ne modifie pas la liaison protéique du docétaxel.
La clairance corporelle totale et le volume de distribution à l'état d'équilibre s’établissaient respectivement à 21 L/h/m2 et à 113 L en moyenne.
Une étude menée auprès de patients cancéreux auxquels était administré du docétaxel marqué au 14C a montré que le docétaxel était éliminé dans l’urine et les fèces dans les sept jours. Les excrétions urinaire et fécale correspondaient respectivement à environ 6 % et 75 % de la dose radioactive administrée. Environ 80 % de la radioactivité qui se retrouve dans les fèces est excrétée au cours des 48 premières heures sous forme d’un métabolite inactif principal et de trois métabolites de moindre importance, et 2,7 % sous forme de médicament inchangé.
On a mené une analyse pharmacocinétique de population chez des patients recevant le docétaxel. Les paramètres pharmacocinétiques évalués à partir de ce modèle étaient très proches de ceux qui avaient été tirés des études de phase I. L’âge et le sexe des patients n’influent pas sur le comportement pharmacocinétique du docétaxel, ce qui n’est pas le cas de l’insuffisance hépatique. Dans une étude menée auprès de patients atteints d’insuffisance hépatique à différents degrés (et causée par le cancer), une diminution de la clairance du docétaxel (de 47 % en moyenne) a été observée chez les patients ayant une insuffisance hépatique (taux de bilirubine > LSN ou d’ALT/AST > 1,5, mais ≤ 5 fois la LSN associé à un taux de phosphatase alcaline > 2,5, mais ≤ 5 fois la LSN) en comparaison avec des patients dont la fonction hépatique était normale. Les taux sériques de docétaxel libre n’ont pas été mesurés dans le cadre de cette étude.
L’effet de la prise orale quotidienne de prednisone sur les paramètres pharmacocinétiques du docétaxel administré avec un traitement par la dexaméthasone préalable à la perfusion a été évalué chez 42 patients atteints d’un cancer de la prostate. Aucun effet de la prednisone sur les paramètres pharmacocinétiques du docétaxel n’a été observé.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver les fioles n'ayant pas été ouvertes entre 2 °C et 25 °C. Garder dans la boîte d'origine pour les protéger de la lumière. La congélation n'endommage pas le produit.
Les solutions pour perfusion Docétaxel Injection demeurent stables pendant 4 heures lorsqu’elles sont conservées à une température se situant entre 2 °C et 25 °C. La solution pour perfusion Docétaxel Injection prête à l’emploi (dans une solution de chlorure de sodium à 0,9 % ou de dextrose à 5 %) doit être utilisée dans les 4 heures suivant sa préparation (y compris l’administration IV pendant 1 heure).
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Docétaxel Injection est un produit anticancéreux cytotoxique qui, comme tout autre produit éventuellement toxique, doit être préparé et manipulé avec précaution. Le port de gants est recommandé.
En cas de contact entre la peau et Docétaxel Injection ou la solution pour perfusion faite à partir de Docétaxel Injection, laver immédiatement la région touchée à l'eau savonneuse. En cas de contact de Docétaxel Injection avec une muqueuse, laver à fond avec de l'eau sans délai.
Il faut prendre en considération la façon de manipuler et d’éliminer convenablement les médicaments anticancéreux. Plusieurs recommandations à ce sujet ont été publiées1-4. Cependant, les auteurs ne s'entendent pas tous sur la nécessité ou la pertinence des procédures recommandées.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Docétaxel
Nom chimique : N-Debenzoyle-N-(tert-butoxycarbonyle)-10-déacetyltaxol
Formule moléculaire et masse moléculaire: C43H53NO14, 807,88 g/mol
Formule développée :
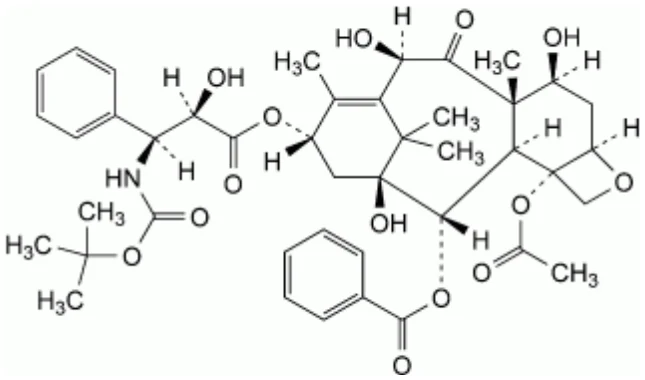
Propriétés physicochimiques :
Description : Poudre blanche à blanc cassé; le point de fusion se situe entre
167 et 169 oC (mesuré par DSC).
Solubilité : Le docétaxel (anhydre) est très soluble dans le
diméthylformamide et le diméthylsulfoxyde, librement soluble dans l’acétone, l’éthanol et le méthanol, soluble dans le dichlorméthane, légèrement soluble dans l’acétonitrile et l’oxyde de diéthyle et pratiquement insoluble dans l’acide chlorhydrique 0,1N et dans l’eau.
14 ÉTUDES CLINIQUES
Cancer du sein
- Traitement adjuvant du cancer du sein
Les données tirées d’un essai multicentrique avec randomisation mené sans insu viennent appuyer l’emploi du docétaxel dans le traitement adjuvant du cancer du sein opérable avec atteinte ganglionnaire. Après stratification selon le nombre de ganglions lymphatiques atteints (1 à 3, 4 ou plus), 1491 patientes ont été randomisées de façon à recevoir soit le docétaxel à raison de 75 mg/m2, administré 1 heure après le traitement par la doxorubicine à raison de 50 mg/m2 et la cyclophosphamide à raison de 500 mg/m2 (groupe TAC), soit de la doxorubicine à raison de 50 mg/m2 suivie par du fluorouracile à raison de 500 mg/m2 et de la cyclophosphamide à raison de 500 mg/m2 (groupe FAC). Les 2 schémas ont été administrés toutes les 3 semaines pendant 6 cycles. Le docétaxel a été administré par perfusion de 1 heure, tandis que tous les autres médicaments l’ont été par bolus IV le jour 1. Les sujets traités par l’association TAC devaient obligatoirement suivre une antibiothérapie prophylactique. On recommandait l’administration de ciprofloxacine à partir du jour 5 de chacun des cycles de traitement. Les sujets du groupe FAC ont reçu une antibiothérapie prophylactique durant tous les cycles après un épisode de neutropénie fébrile ou une infection. Du G-CSF a été administré en prophylaxie secondaire aux patientes des 2 groupes traités qui présentaient une neutropénie fébrile, une neutropénie prolongée ou une infection neutropénique. Les patientes des 2 groupes qui avaient une tumeur présentant des récepteurs d’oestrogènes et/ou de progestérone ont reçu, après le dernier cycle de chimiothérapie, du tamoxifène à raison de 20 mg par jour pendant une période maximale de 5 ans. On a prescrit une radiothérapie adjuvante conformément aux lignes directrices des établissements participants; 69 % des patientes du groupe TAC et 72 % de celles du groupe FAC l’ont reçue.
La survie sans récidive (SSR) représentait le principal paramètre d’évaluation de l’efficacité, la survie globale en étant le principal paramètre d’évaluation secondaire. La SSR se définissait comme suit : délai entre la date de randomisation et la date de survenue d’une récidive locale, régionale ou métastatique, d’un deuxième cancer primitif ou du décès toutes causes confondues, selon la première de ces éventualités. Après un amendement au protocole, conformément à la recommandation du Comité indépendant de surveillance des données (CISD), les cas où un traitement antitumoral supplémentaire avait été administré en l’absence de signe de récidive, pour quelque raison que ce soit (p. ex., intolérance au traitement assigné par randomisation, retrait du consentement après randomisation), n’ont pas été inclus dans le nombre d’événements ayant servi au calcul de la SSR. Selon les dispositions du protocole original de l’étude, ces cas étaient prévus dans l’analyse. En tout, cela représentait 81 (5,4 %) sujets, 57 (7,7 %) assignés par randomisation au groupe TAC et 24 (3,2 %), au groupe FAC. On avait prévu prospectivement de réaliser, 3 ans après le recrutement de 50 % des sujets, une analyse intermédiaire faisant appel à la règle d’arrêt de Peto. L’analyse finale devait avoir lieu après la survenue de 590 événements, son seuil de signification étant de 0,05.
Les résultats présentés ci-dessous se fondent sur la deuxième analyse intermédiaire. Ceux de la première (réalisée après une période médiane de suivi de 33 mois) ont révélé que le traitement TAC était associé à une réduction de 32 % du risque de récidive (risque relatif de 0,68; IC de 95 %, 0,54 à 0,86), mais la valeur de p correspondante (0,0011) ne répondait pas à la règle d’arrêt de Peto, selon laquelle la valeur de p doit être inférieure ou égale à 0,001 (seuil d’arrêt). Le CISD a alors conclu à la nécessité d’amender le protocole de l’étude de façon à y intégrer une deuxième analyse intermédiaire après la survenue d’un total de 400 événements mettant fin à la SSR dans la population globale étudiée, en plus de l’analyse finale précisée par le protocole, après 590 de ces événements. Dans le cas de l’analyse finale, le seuil de signification a été révisé à 0,048.
Les sujets avaient un âge médian de 49 ans (plage de 23 à 70 ans), 49 % étaient en préménopause et 76 % avaient une tumeur présentant des récepteurs d’oestrogènes et/ou de progestérone. Six cycles de traitement ont été administrés conformément au protocole à 91,1 % et à 95,3 % respectivement des sujets qui recevaient les associations TAC et FAC.
La deuxième analyse intermédiaire a été réalisée après une période médiane de suivi de 55 mois. La SSR s’est révélée significativement plus longue dans le groupe TAC que dans le groupe FAC. Comparativement aux patientes de ce dernier groupe, une réduction relative de 28 % du risque de récidive a été observée chez les patientes du groupe TAC (risque relatif de 0,72; IC de 95 %, 0,59 à 0,88, p = 0,001, seuil d’arrêt de 0,001). Cela correspond à une différence absolue au chapitre du risque de récidive de 8,5 % après 4 ans. La survie globale était également significativement plus longue dans le groupe TAC, où une réduction relative de 30 % du risque de décès a été observée, que dans le groupe FAC (risque relatif de 0,70; IC de 95 %, 0,53 à 0,91, p = 0,008). Il s’agit là d’une différence absolue au chapitre du risque de décès de 4,0 % après 4 ans.
On a analysé des sous-groupes de patientes en fonction d’importants facteurs pronostiques définis prospectivement (voir le Tableau 12 figurant ci-dessous).
Tableau 12 – Analyse de sous-groupes – Étude portant sur le traitement adjuvant du cancer du sein par les associations TAC et FAC (analyse des sujets retenus au début de l’étude)
Sous-groupe de patientes | Nombre de patientes | Survie sans récidive | Survie globale | ||
| Risque relatif* | IC de 95 % | Risque relatif* | IC de 95 % | ||
Nombre de ganglions atteints Total 1-3 4 ou plus | 745 467 278 | 0,72 0,61 0,83 | (0,59-0,88) (0,46-0,82) (0,63-1,08) | 0,70 0,45 0,94 | (0,53-0,91) (0,29-0,70) (0,66-1,33) |
| Récepteurs hormonaux Présents Absents | 567 178 | 0,72 0,69 | (0,56-0,92) (0,49-0,97) | 0,69 0,66 | (0,48-1,00) (0,44-0,98) |
Her-2/neu Exprimé Non exprimé | 155 475 | 0,60 0,76 | (0,41-0,88) (0,59-1,00) | 0,74 0,63 | (0,45-1,20) (0,44-0,91) |
* Un risque relatif inférieur à 1 indique que le traitement TAC est associé à une survie sans récidive et à une survie globale plus longues que dans le cas du traitement FAC.
L’effet bénéfique de l’association TAC a été observé tant en présence qu’en l’absence de récepteurs hormonaux, ainsi qu’en présence d’une atteinte de 1 à 3 ganglions. Cependant, ce bienfait n’a pas été observé chez les sujets qui avaient une atteinte d’au moins 4 ganglions lymphatiques après une période médiane de suivi de 55 mois; dans la strate des patientes ayant une atteinte d’au moins 4 ganglions, la réduction du risque relative tant à la SSR qu’à la survie globale associée au traitement TAC ne différait pas significativement de zéro.
Une analyse finale a été menée sur une durée médiane réelle du suivi de 96 mois. L’analyse a fait ressortir une SSR significativement plus longue chez les patientes du groupe TAC comparativement à celles du groupe FAC. La réduction du risque de récidive chez les patientes traitées par TAC comparativement à celles traitées par FAC était de 20,5 % (RR = 0,80; IC de 95 % (0,68-0,93); p = 0,0043). Cela correspond à une différence absolue de 6 % pour le risque de récidive à 10 ans.
On a également constaté que la survie globale à 10 ans était significativement plus longue dans le groupe TAC que dans le groupe FAC, les patientes traitées par TAC ayant une réduction relative de 25,8 % du risque de mortalité par rapport au groupe FAC (RR = 0,74; IC de 95 % (0,61-0,90); p = 0,002). Ce résultat correspond à une réduction absolue de 7 % du risque de mortalité à 10 ans. Comme le bienfait observé chez les patientes ayant une atteinte d’au moins 4 ganglions n’était pas statistiquement significatif sur le plan de la SSR et de la survie globale, le bienfait du schéma TAC chez les patientes ayant une atteinte d’au moins 4 ganglions n’a pas été entièrement démontré dans le cadre de l’analyse finale.
On a analysé des sous-groupes de patientes en fonction d’importants facteurs pronostiques définis prospectivement (voir le Tableau 13 ci-dessous) :
Tableau 13 – Analyse de sous-groupes – Étude portant sur le traitement adjuvant du cancer du sein par les associations TAC et FAC (analyse des sujets retenus au début de l’étude) après un suivi d’une durée de 96 mois
| Sous-groupe de patientes | Nombre de patientes | Survie sans récidive | Survie globale | |||||
| TAC | FAC | Risque relatif * | IC de 95 % | Valeur de p | Risque relatif * | IC de 95 % | Valeur de p | |
Nombre de ganglions atteints Total 1-3 4 ou plus | 745 467 278 | 746 459 287 | 0,80 0,72 0,87 | (0,68-0,93) (0,58-0,91) (0,70-1,09) | 0,0043 0,0047 0,2229 | 0,74 0,62 0,87 | (0,61-0,90) (0,46-0,82) (0,67-1,12) | 0,0020 0,0008 0,2746 |
| Récepteurs hormonaux | ||||||||
| Présents Absents | 567 178 | 565 181 | 0,84 0,66 | (0,70-1,01) (0,49-0,89) | 0,76 0,69 | (0,60-0,96) (0,49-0,96) | ||
Her-2/neu Exprimé Non exprimé | 155 475 | 164 468 | 0,60 0,88 | (0,43-0,83) (0,72-1,08) | 0,66 0,79 | (0,45-0,96) (0,61-1,01) |
* Un risque relatif inférieur à 1 indique que le traitement TAC est associé à une survie sans récidive et à une survie globale plus longues que dans le cas du traitement FAC.
- Cancer du sein avancé localisé ou métastatique
Six études de phase II ont été effectuées chez des patientes atteintes de cancer du sein avancé localisé ou métastatique. Le cancer avait continué d’évoluer malgré un traitement aux anthracyclines chez 190 des 325 participantes admises (cas réfractaires aux anthracyclines). Dans le cadre de ces essais cliniques, le docétaxel a été administré à raison de 100 mg/m2 par perfusion de 1 heure toutes les 3 semaines.
Chez les patientes qui se prêtaient à l’évaluation, le taux de réponse global s’élevait à 43,3 %, et le taux de réponse complète, à 3,1 %. Chez les patientes qui avaient reçu un traitement auparavant et celles qui étaient réfractaires aux anthracyclines, la durée médiane de cette réponse s’établissait à 28 et à 26 semaines respectivement, et le délai moyen de progression était de 18 semaines. Les durées de survie médiane s’élevaient à 11 et à 10 mois respectivement chez les patientes qui avaient reçu un traitement auparavant et celles qui étaient réfractaires aux anthracyclines. On a mené deux essais de phase III auxquels participaient 326 et 392 femmes atteintes de cancer du sein métastatique chez qui le traitement aux alcoylants et aux anthracyclines avait échoué respectivement. Ces patientes ont reçu, à la suite d’une répartition aléatoire, le docétaxel à raison de 100 mg/m2 par perfusion de 1 heure toutes les 3 semaines ou un agent de comparaison.
Chez les patientes dont le cancer n’avait pas répondu à l’emploi d’alcoylants, on a comparé le docétaxel à la doxorubicine (employée à raison de 75 mg/m2 toutes les 3 semaines). D’après les résultats obtenus, l’emploi du docétaxel a entraîné un taux de réponse significativement plus élevé que celui de la doxorubicine (52 % vs 37,4 % respectivement; p = 0,012), de même qu’un délai d’apparition de la réponse significativement plus court (12 vs 23 semaines respectivement; p = 0,007) et un délai médian de progression médiane du cancer plus long (27 vs 23 semaines respectivement). La survie globale était respectivement de 14,7 et de 14,3 mois chez les patientes qui avaient reçu le docétaxel et la doxorubicine.
Par ailleurs, chez les patientes dont le cancer n’avait pas répondu à l’emploi d’anthracyclines, on a comparé le docétaxel à l’association mitomycine C-vinblastine (à raison de 12 mg/m2 toutes les 6 semaines et de 6 mg/m2 toutes les 3 semaines). D’après les résultats obtenus, l’emploi du docétaxel a entraîné un taux de réponse significativement plus élevé que celui de cette association (33 % vs 12,3 %; p < 0,0001), de même qu’un délai médian de progression du cancer significativement plus long (19 semaines vs 11 semaines; p = 0,0004) et une survie globale significativement plus longue (11,4 mois vs 8,7 mois; p = 0,01).
Emploi du docétaxel en association avec la doxorubicine :
On a réalisé une étude de phase III portant sur l’administration d’une association de docétaxel et de doxorubicine en première intention dans le traitement du cancer du sein métastatique. Dans le cadre de cette étude, on a comparé l’association de docétaxel (75 mg/m2) et de doxorubicine (50 mg/m2) à une association de cyclophosphamide (600 mg/m2) et de doxorubicine (60 mg/m2). Les 2 schémas thérapeutiques ont été administrés toutes les 3 semaines. Les résultats de cette étude ont démontré que l’intervalle médian sans progression du cancer était plus long dans le groupe de patientes ayant reçu l’association de docétaxel et de doxorubicine que dans le groupe ayant reçu l’association de cyclophosphamide et de doxorubicine (37,3 semaines vs 31,9 semaines, p = 0,0138), et que la différence observée était statistiquement significative. On a également obtenu un taux de réponse global plus élevé (59,3 % vs 46,5 %, p = 0,009) et fait état d’un intervalle médian précédant l’échec thérapeutique plus long (25,6 semaines vs 23,7 semaines, p = 0,0479) chez les patientes traitées par l’association de docétaxel et de doxorubicine que dans le groupe ayant reçu l’association de cyclophosphamide et de doxorubicine, les différences observées étant statistiquement significatives. Dans le cadre de cette étude, la fréquence et la gravité des manifestations cardiotoxiques se sont révélées plus faibles dans le groupe ayant reçu l’association docétaxel-doxorubicine que dans le groupe traité par l’association cyclophosphamide-doxorubicine, mais les différences observées n’étaient pas significatives sur le plan statistique.
On a observé des effets indésirables graves chez 55,9 % des patientes qui avaient reçu l’association AT comparativement à 33,8 % des patientes traitées par l’association AC; la fréquence des effets indésirables graves était donc de 1,67 fois plus élevée dans le premier groupe que dans le second. Les effets indésirables graves suivants, attribuables au traitement, sont survenus plus fréquemment chez les patientes qui avaient reçu l’association AT que chez les patientes traitées par l’association AC : neutropénie fébrile (31,5 % vs 9,0 %, 3,5 fois plus fréquente), vomissements (5,6 % vs 2,4 %, 2 fois plus fréquents), diarrhée (4,7 % vs 0,5 %, 10 fois plus fréquente) et nausées (3,3 % vs 1,0 %, 3 fois plus fréquentes). Parmi les autres effets toxiques de classe 3 / 4 liés au traitement et qui sont survenus plus fréquemment dans le groupe de patientes qui avaient reçu l’association AT que dans le groupe traité par l’association AC, on note la stomatite (8,5 % vs 6,7 %, 1,3 fois plus fréquente), l’asthénie (8,5 % vs 2,4 %, 3 fois plus fréquente), la douleur (2,8 % vs 0), les réactions allergiques (1,4 % vs 0), ainsi que l’anorexie, la constipation, les troubles unguéaux et l’œdème périphérique (tous, 0,5 % vs 0). Toutefois, on a observé une fréquence plus élevée d’anémie grave chez les patientes traitées par l’association AC que chez les patientes traitées par l’association AT (15,8 % vs 8,5 %, fréquence 2 fois plus élevée), ainsi qu’une fréquence plus élevée de manifestations cardiotoxiques graves : insuffisance cardiaque congestive (3,8 % vs 2,8 %, 1,5 fois plus fréquente), diminution absolue de la FEVG d’au moins 20 % (13,1 % vs 6,1 %, 2 fois plus fréquente) et diminution absolue de la FEVG d’au moins 30 % (6,2 % vs 1,1 %, 6 fois plus fréquente). La survenue d’effets toxiques a entraîné le décès de 1 patiente dans le volet AT (insuffisance cardiaque congestive) et de 4 patientes dans le volet AC (1 patiente est décédée d’un choc septique et 3, d’une insuffisance cardiaque congestive).
Emploi du docétaxel en association avec la capécitabine :
On a évalué l’emploi du docétaxel en association avec les comprimés de capécitabine dans des essais cliniques sur le cancer du sein. La dose de capécitabine utilisée avec le docétaxel dans l’essai clinique de phase III était fondée sur les résultats d’une étude de phase I dans laquelle on s’était penché sur l’utilisation d’un éventail de doses du docétaxel administrées toutes les 3 semaines avec un traitement intermittent par la capécitabine. Le schéma posologique utilisé dans le cadre du traitement d’association a été déterminé en fonction du profil de tolérabilité d’une dose de 75 mg/m2 du docétaxel administrée toutes les 3 semaines en association avec une dose de 1250 mg/m2 de capécitabine administrée 2 FPJ pendant 14 jours toutes les 3 semaines. La dose approuvée de 100 mg/m2 du docétaxel administrée toutes les 3 semaines était celle que recevait le groupe témoin de l’étude de phase III.
Comme on peut le voir dans le tableau ci-après, la capécitabine employée en association avec le docétaxel a amélioré de façon statistiquement significative l’intervalle sans progression de la maladie, la survie globale et le taux de réponse objective.
On a évalué la qualité de vie liée à la santé (QVLS) au moyen du questionnaire QLQ-C30 (2e version) de l’Organisation européenne de recherche sur le traitement du cancer (OERTC) et du module sur le cancer du sein de l’OERTC (BR23). La QVLS était comparable dans les 2 groupes thérapeutiques. Environ 11 % des patients du groupe recevant le traitement d’association et 10 % des patients du groupe recevant la monothérapie n’ont pas répondu à un questionnaire sur la qualité de vie au moins 1 fois au début de l’essai ou pendant la phase de traitement.
Tableau 14 – Essai clinique portant sur l’emploi du docétaxel en association avec la capécitabine dans le traitement du cancer du sein – étude de référence pour le traitement d’association
| Plan de l’essai et diagnostic | Médicament / posologie | Nbre de femmes admises | Résultats |
Essai ouvert avec randomisation et groupes parallèles Femmes souffrant d’un cancer du sein avancé ou métastatique réfractaire à un traitement comportant de l’anthracycline ou récidivant pendant ou après un tel traitement, ou récidivant pendant un traitement adjuvant | Capécitabine à raison de 2500 mg/m2/jour pendant 2 semaines avec période de repos de 1 semaine en association avec docétaxel à raison de 75 mg/m2 toutes les 3 semaines Docétaxel à raison de 100 mg/m2 toutes les 3 semaines | 255 256 | Taux de réponse Traitement d’association : 41,6 % Docétaxel en monothérapie : 29,7 % (p = 0,0058) Intervalle sans progression de la maladie Traitement d’association : 186 jours Docétaxel en monothérapie : 128 jours (p = 0,0001) Risque relatif approché : 0,643 Survie globale Traitement d’association : 442 jours Docétaxel en monothérapie : 352 jours (p = 0,0126) Risque relatif approché : 0,775 |
comportant de l’anthracycline ou au cours des 2 années suivant la fin d’un tel traitement |
Cancer du poumon non à petites cellules
Monothérapie :
A) Des patients atteints de cancer du poumon non à petites cellules (NPC) avancé localisé ou métastatique ont participé à 6 études de phase II. En tout, 160 des participants n'avaient jamais reçu de chimiothérapie auparavant (absence d’antécédents de traitement) et 88 avaient reçu un traitement à base de platine (antécédents de traitement); chez 37 de ces 88 participants, la maladie avait continué d’évoluer malgré le traitement au platine (cas réfractaires au platine). Dans le cadre de ces essais cliniques, le docétaxel a été administré à raison de 100 mg/m2 par perfusion de 1 heure, toutes les 3 semaines.
B) Six autres études de phase II ont été réalisées auprès de 337 patients atteints de cancer du poumon non à petites cellules avancé localisé n’ayant reçu aucun traitement préalable. Dans le cadre de ces essais cliniques, le docétaxel a été administré à raison de 100 mg/m2 par perfusion de 1 heure.
C) Une étude de phase III a été réalisée auprès de 137 patients atteints de cancer du poumon non à petites cellules avancé localisé n’ayant reçu aucun traitement préalable. Dans le cadre de cet essai clinique, le docétaxel a été administré à raison de 100 mg/m2 par perfusion de 1 heure, toutes les 3 semaines.
Traitement d’association :
D) Un total de 98 patients atteints de cancer du poumon non à petites cellules avancé localisé n’ayant reçu aucun traitement préalable ont participé à 2 études de phase II. Ces essais cliniques ont porté sur l’administration de 2 schémas posologiques : l’association de 75 mg/m2 de docétaxel et de 75 mg/m2 de cisplatine administrés par perfusion de 1 heure, toutes les 3 semaines, et l’association de 75 mg/m2 de docétaxel et de 100 mg/m2 de cisplatine administrés par perfusion de 1 heure, toutes les 3 semaines, pour 3 cycles de traitement, puis toutes les 6 semaines.
E) Une étude de phase II a été réalisée auprès de 44 patients atteints de cancer du poumon non à petites cellules avancé localisé n’ayant reçu aucun traitement préalable. Dans le cadre de cet essai clinique, le docétaxel a été administré à raison de 100 mg/m2 le 1er jour, en alternance avec 120 mg/m2 de cisplatine le 21e jour, toutes les 6 semaines; la dose de cisplatine a été réduite à 100 mg/m2 à partir de la 3e administration.
Le taux de réponse global, la survie médiane, la durée médiane de la réponse et le délai médian avant progression sont exposés dans les tableaux suivants.
Tableau 15 – Essais cliniques sur le docétaxel dans le traitement du cancer du poumon non à petites cellules
| Taux de réponse global | Survie médiane | Durée médiane de la réponse | Délai médian avec progression | |
| Monothérapie | ||||
| A) Patients non traités préalablement (N = 160) | 19 % | 8 mois | 29 semaines | 14 semaines |
| A) Patients traités préalablement (N = 88) | 31 % | 9 mois | 25 semaines | 14 semaines |
| B) Patients non traités préalablement (N = 337) | de 20 % à 31 % | de 8,5 à 10 mois | 5,9 semaines | de 2 à 3 mois |
| C) Patients non traités préalablement (N = 137) | 18 % | 6 mois | 37 semaines | 13 semaines |
| Traitement d’association | ||||
| D) Patients non traités préalablement (N = 98) | 36 % | 9 mois | 6 mois | 4 mois |
| E) Patients non traités préalablement (N = 44) | 36 % | 9 mois | 10 mois | 4 mois |
| Global | de 18 % à 36 % | de 6 à 10 mois | de 6 à 10 mois | de 2 à 4 mois |
Les effets indésirables signalés chez ces patients atteints de cancer du poumon non à petites cellules avancé localisé n’ayant reçu aucun traitement préalable se comparaient à ceux qui avaient été observés dans des groupes plus nombreux de femmes atteintes de cancer du sein métastatique (voir 8 EFFETS INDÉSIRABLES).
Cancer ovarien
On a étudié l’emploi du docétaxel dans le cadre de 5 essais de phase II auxquels participaient des patientes atteintes d’épithélioma ovarien avancé chez qui un traitement antérieur au cisplatine et/ou au carboplatine avait échoué. Les 281 participantes ont reçu le docétaxel à raison de 100 mg/m2 par perfusion de 1 heure, toutes les 3 semaines.
Le taux de réponse global s'est élevé à 26 % tandis que le taux de réponse complète s’est chiffré à 5,7 %. La survie médiane a varié entre 11,2 et 11,9 mois.
Les effets indésirables signalés chez les 281 participantes à ces 5 essais cliniques portant sur l’épithélioma ovarien avancé se comparaient à ceux qui avaient été observés dans des groupes plus nombreux de femmes atteintes de cancer du sein métastatique (voir 8 EFFETS INDÉSIRABLES).
Cancer de la prostate
L’innocuité et l’efficacité du docétaxel administré en association avec de la prednisone ou de la prednisolone à des patients atteints d’un cancer de la prostate métastatique androgéno-indépendant (réfractaire à l’hormonothérapie) ont été évaluées dans le cadre d’un essai de phase III multicentrique avec randomisation. Au total, 1006 patients dont l’indice fonctionnel sur l’échelle de Karnofsky était ≥ 60 ont été répartis, après randomisation, dans les groupes de traitement suivants :
- docétaxel dosé à 75 mg/m2 toutes les 3 semaines, pendant 10 cycles.
- docétaxel dosé à 30 mg/m2 toutes les semaines, pendant les 5 premières semaines de 5 cycles de 6 semaines chacun.
- mitoxantrone dosée à 12 mg/m2 toutes les 3 semaines, pendant 10 cycles.
Les 3 traitements ont été administrés en association avec 5 mg de prednisone ou de prednisolone, 2 fois par jour, de façon continue. Les patients qui ont reçu le docétaxel toutes les 3 semaines ont obtenu une prolongation statistiquement significative des taux de survie globale comparativement à ceux traités par la mitoxantrone. La prolongation de la survie observée chez les patients ayant reçu le docétaxel toutes les semaines n’était pas significative sur le plan statistique comparativement à la mitoxantrone. Les paramètres d’évaluation de l’efficacité pour les groupes de traitement par le docétaxel par rapport au groupe témoin sont résumés ci-après.
Tableau 16 – Efficacité du docétaxel dans le traitement du cancer de la prostate métastatique androgéno-indépendant (réfractaire à l’hormonothérapie – patients admis à l’étude)
| Paramètre d’évaluation | Docétaxel 75 mg/m2 toutes les 3 semaines | Docétaxel 30 mg/m2 toutes les semaines | Mitoxantrone 12 mg/m2 toutes les 3 semaines |
Nombre de patients Survie médiane (mois) IC de 95 % Risque relatif approché IC de 95 % Valeur de p†* | 335 18,9 (17,0-21,2) 0,761 (0,619-0,936) 0,0094 | 334 17,4 (15,7-19,0) 0,912 (0,747-1,113) 0,3624 | 337 16,5 (14,4-18,6) -- -- -- |
Nombre de patients Taux de réponse de l’APS (%) IC de 95 % Valeur de p* | 291 45,4 (39,5-51,3) 0,0005 | 282 47,9 (41,9-53,9) <0,0001 | 300 31,7 (26,4-37,3) -- |
Nombre de patients Taux de soulagement de la douleur (%) IC de 95 % Valeur de p* | 153 34,6 (27,1-42,7) 0,0107 | 154 31,2 (24,0-39,1) 0,0798 | 157 21,7 (15,5-28,9) -- |
Nombre de patients Taux de réponse tumorale (%) IC de 95 % Valeur de p* | 141 12,1 (7,2-18,6) 0,1112 | 134 8,2 (4,2-14,2) 0,5853 | 137 6,6 (3,0-12,1) -- |
† Test stratifié de Mantel-Haenzel
* Seuil de signification statistique = 0,0175
Aucune différence statistique n’a été observée entre les groupes de traitement quant à la qualité de vie générale.
L’efficacité du traitement n’a pas différé entre les patients âgés et les patients plus jeunes.
Chez les patients qui recevaient le docétaxel toutes les 3 semaines, la fréquence des effets indésirables suivants survenus en cours de traitement, sans égard à un lien de causalité avec le docétaxel a été ≥ 10 % plus élevée chez les patients de 65 ans et plus que chez les patients plus jeunes : anémie (71 % vs 59 %), infection (37 % vs 24 %), altérations unguéales (34 % vs 23 %), anorexie (21 % vs 10 %), perte pondérale (15 % vs 5 %), respectivement.
La fatigue, toutes classes confondues, a été l’un des effets indésirables survenus en cours de traitement les plus fréquemment signalés (sans égard à un lien de causalité avec le docétaxel) chez les patients qui recevaient le docétaxel toutes les 3 semaines. Cependant, seulement 1,6 % des patients âgés de moins de 65 ans, 6,3 % de ceux de 65 ans et plus et 10,4 % de ceux de 75 ans et plus ont ressenti une fatigue de classe 3 ou 4. La diarrhée, toutes classes confondues, a également été souvent rapportée au cours de l’étude, mais les cas graves (classes 3 et 4) ont été beaucoup moins fréquents dans tous les groupes d’âge, touchant 1,6 %, 2,4 % et 3,0 % des patients, respectivement. On a observé une tendance similaire dans le cas des infections des classes 3 et 4, rapportées chez les patients des 3 groupes d’âge dans une proportion de 4,0 %, de 6,7 % et de 9,0 %, respectivement.
Carcinome spinocellulaire de la tête et du cou
Trois études de phase II ont été menées chez 96 patients atteints d’un carcinome spinocellulaire récurrent et/ou métastatique de la tête et du cou. Lors de ces essais cliniques, on a administré le docétaxel à raison de 100 mg/m2 par perfusion de 1 heure, toutes les 3 semaines.
Le taux de réponse global chez l’ensemble des patients évaluables s’est chiffré entre 24 % et 45 %, tandis que le taux de réponse complète a été de 0 % à 14 %. La durée médiane de la réponse a été de 19 et de 21 semaines pour 2 études, alors que le délai moyen avant la progression était de 11 semaines pour 1 étude.
Le profil d’effets indésirables observés dans le cadre de ces essais cliniques menés chez des patients atteints d’un carcinome spinocellulaire de la tête et du cou se comparait à celui qui avait été observé dans des groupes plus nombreux de femmes atteintes de cancer du sein métastatique (voir 8 EFFETS INDÉSIRABLES). On n’a signalé aucun effet indésirable inattendu, grave ou menaçant le pronostic vital lors de ces essais.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON-CLINIQUE
Toxicologie générale
Systèmes nerveux central et autonome : Chez le rat, l’administration d’une dose unique de 1, de 3 ou de 10 mg/kg de docétaxel n’a pas affecté notablement le système nerveux central. On n’a relevé que des effets sédatifs modérés et inconstants dont l’intensité n’était pas liée à la dose. Le docétaxel s’est révélé dépourvu de propriétés anticonvulsivantes ou analgésiques. L’administration de docétaxel à la souris à raison de 3, de 10 ou de 30 mg/kg n’a pas eu d’effet sur la durée du sommeil induit par l’hexobarbital. Le docétaxel n’a pas d’effet spécifique sur le système nerveux autonome.
Appareil cardiovasculaire : Les effets du docétaxel sur l’appareil cardiovasculaire ont été étudiés chez des rats conscients ou anesthésiés, des lapins conscients et des chiens conscients ou anesthésiés. Les principaux effets pharmacologiques observés après l’administration de doses uniques ont été l’hypotension, la baisse de la résistance vasculaire et la tachycardie. Ces effets dont l’intensité n’était pas liée à la dose ont été observés chez des chiens conscients ou anesthésiés, mais pas chez le rat ou le lapin. Chez le chien, ces effets s’accompagnaient de signes cliniques consécutifs à la libération d’histamine. Il a été clairement établi que ces effets étaient attribuables à l’excipient employé afin de solubiliser le docétaxel, le polysorbate 80. Appareil respiratoire : Chez le cobaye anesthésié, l’administration de docétaxel à raison de 0,3, de 1 ou de 3 mg/kg n’a pas modifié la résistance ou la compliance broncho-pulmonaire. À la dose de 3 mg/kg, on a observé une baisse de 41 % de la fréquence respiratoire comparable à celle qui suit l’administration de l’excipient seul.
Système immunitaire : Contrairement à de nombreux produits anticancéreux, le docétaxel n’a qu’une activité immunodépressive modérée. En effet, bien que son emploi en milieu in vitro entraîne l’inhibition de la prolifération des lymphocytes T et de la production des lymphokines (interleukines 2 et 3) consécutive à la stimulation des lymphocytes T par la concanavalline A (CI50 = 10-7 M), le docétaxel a peu ou pas d’effet sur l’activation des macrophages et la production de facteur de nécrose tumorale. De plus, administré in vivo à raison de 10 et de 20 mg/kg, le docétaxel protège la souris de l’infection par Listeria monocytogenes et n’a pas d’activité immunodépressive en ce qui a trait à la septicémie à Klebsiella pneumoniae.
Appareils digestif et génito-urinaire : L’emploi de doses de 1, de 3 ou de 10 mg/kg de docétaxel n’a pas eu d’effet sur le transit intestinal du rat. Chez la souris, une accélération de 15 % (dose unique de 50 mg/kg) ou un ralentissement de 23 % du transit (20 mg/kg pendant 5 jours) n’étaient pas biologiquement significatifs.
Chez des rats hyperhydratés, l’administration de docétaxel à raison de 1, de 3 ou de 10 mg/kg n’a pas produit de modification de l’élimination urinaire, du pH ou de l’excrétion urinaire des ions sodium, potassium ou chlorure et des protéines.
Les résultats des études de toxicité sont résumés dans les tableaux des pages suivantes.
Toxicité aiguë
Tableau 17 – Toxicité aiguë
| Espèce animale/ souche | Nbre d'animaux/ sexe/groupe | Voie d'administration | Dose administrée (mg/m2/j) | Résultats |
| Souris/ CD2F1 | 10 m, 10 f | IV | 0, 222, 285, 363 et 468 | DL10 : entre 285 et 468 mg/m2 DMNL : 222 mg/m2 Signes cliniques, dont non-extension et/ou parésie des membres postérieurs, à partir de 222 mg/m2. |
| Souris/ CD2F1 | 10 m, 10 f | IV | 0, 192, 285, 363 et 468 | Mâles : DMNL : 285 mg/m2 DL10 : 345 mg/m2, DL50 : 414 mg/m2, DL90 : 468 mg/m2 Femelles : DMNL entre 192 et 285 mg/m2 Signes cliniques, dont non-extension et/ou parésie des membres postérieurs, à partir de 192 mg/m2. |
| Souris/ CD2F1 | 10 m, 10 f (sacrifice de 5/sexe/groupe au jour 4) | IV | 0, 30, 144, 285 et 468 | DMNL = 285 mg/m2 Pas de DSEO Effets toxiques : signes de neurotoxicité (dégénérescence axonale et myélinique des nerfs sciatiques, avec non-extension des membres postérieurs); altération des testicules; altération lymphohématopoïétique (dont leucopénie et atrophie corticale du thymus); perte de poids (altérations neurotoxiques et testiculaires irréversibles après 28 jours à la dose de 468 mg/m2). |
| Rat/SD | 10 m, 10 f (sacrifice de 5/sexe/groupe au jour 4) | IV | 0, 60, 120, 180 et 240 | DMNL = 60 mg/m2; pas de DSEO Effets toxiques réversibles : perte de poids; leucopénie (lymphopénie et neutropénie); anémie (baisse du nombre des hématies, de l'hémoglobinémie, de l’hématocrite). Hyperplasie médullaire : atrophie tissulaire de plusieurs organes. Effets toxiques irréversibles : altérations pulmonaires aiguës (accumulation alvéolaire de macrophages, fibrose des cloisons alvéolaires) à toutes les doses; atrophie testiculaire aux doses de 60 et de 120 mg/m2. |
| Chien/ Beagle | 2 m, 2 f (sacrifice de | IV | 0, 15, 30, 70 et 140 | DMNL : 15 mg/m2; DTmin : 15 mg/m2; DTmax : 30 mg/m2; DL50 : 50 mg/m2 |
| Espèce animale/ souche | Nbre d'animaux/ sexe/groupe | Voie d'administration | Dose administrée (mg/m2/j) | Résultats |
| 1/sexe/groupe au jour 8) | Signes cliniques transitoires : Comportement abattu; respiration anormale; vasodilatation périphérique avec érythème du pavillon auriculaire, des gencives et du museau (animaux traités et témoins); diarrhée; rougeur des excréments; tremblements et secousses de la tête (animaux traités). Effets toxiques : baisse du poids et de la consommation alimentaire; baisse de l’hématocrite, de la concentration en hémoglobine, du nombre d'hématies et de plaquettes; leucopénie; nécrose de l'épithélium intestinal (tous les segments de l'intestin). Aux doses létales : dépression de la moelle osseuse du sternum et du fémur; atrophie des organes lymphoïdes; atteinte rénale. Rétablissement complet des animaux qui recevaient 15 et 30 mg/m2. |
Toxicité subaiguë
Tableau 18 – Toxicité subaiguë
| Espèce animale/ souche | Nbre d'animaux/ sexe/groupe | Voie et durée d'administration | Dose administrée (mg/m2/j) | Résultats |
| Souris/ CD2F1 | 10 m, 10 f | IV Tous les jours pendant 5 jours | 0, 45, 54, 64,8, 78, 93,6 et 112,5 | DMNL : 54 mg/m2 DL10 : 60,3 mg/m2 DL50 : 90,3 mg/m2 DL90 : 135,6 mg/m2 Signes cliniques : léthargie; diminution de l'activité motrice; ataxie; chute de poils; blêmissement; posture gibbeuse; non-extension ou parésie des membres postérieurs; perte de poids (2 premières semaines), irritation locale au point d'injection (2e et 3e semaines d'observation). |
| Espèce animale/ souche | Nbre d'animaux/ sexe/groupe | Voie et durée d'administration | Dose administrée (mg/m2/j) | Résultats |
| Souris/ CD2F1 | 10 m, 10 f | IV Tous les jours pendant 5 jours | 0, 6, 30, 60 et 90 | Observations significatives Aux doses de 30, de 60 et de 90 mg/m2 : morts (1 m/3 f et 3 m/1 f, respectivement); perte de poids; signes de neurotoxicité (dégénérescence axonale et myélinique des nerfs sciatiques); baisse du nombre des hématies, des leucocytes; élévation du rapport entre les séries myélocytaire/érythrocytaire avec arrêt de la maturation des cellules de la lignée myélocytaire de la moelle osseuse; atrophie corticale du thymus et altération d’autres tissus myéloïdes; arrêt de la maturation des cellules germinales testiculaires et ovariennes (effet observé dans une moindre mesure aux doses de 30 et de 60 mg/m2). Effets sur les organes reproducteurs irréversibles après la période d'observation de 28 jours. À la dose de 6 mg/m2 : légère réduction du nombre des lymphocytes. |
Tableau 19 – Toxicité subchronique et chronique
| Espèce animale/ souche | Nbre d'animaux/ sexe/groupe | Voie et durée d'administration | Dose administrée (mg/m2/j) | Résultats |
Rat/ Sprague- Dawley | 10 m, 10 f | IV Tous les jours pendant 28 à 31 jours | 0, 0,3, 0,6 et 1,2 | DSEO : 0,3 mg/m2 Effets toxiques (seulement à la dose de 1,2 mg/m2) : légère baisse de la consommation alimentaire (semaine 4, femelles); légère baisse du nombre d'hématies, de leucocytes et de thrombocytes; légère élévation des taux d’ALT, d’AST, des phosphatases alcalines, baisse du poids des testicules; dégénérescence bénigne diffuse des canalicules séminifères avec hypospermatogenèse modérée (1 mâle). |
| Espèce animale/ souche | Nbre d'animaux/ sexe/groupe | Voie et durée d'administration | Dose administrée (mg/m2/j) | Résultats |
Rat/ Sprague- Dawley | 15 m, 15 f | IV Dose unique toutes les 3 semaines pendant 6 semaines | 0, 15, 30 et 60 | Effets réversibles : baisse du poids et de la consommation alimentaire; altérations lympho-hématopoïétiques (baisse du nombre des hématies, des leucocytes, des plaquettes et des réticulocytes; appauvrissement de la moelle osseuse; atrophie des ganglions lymphatiques et du thymus à la dose de 60 mg/m2), anomalies mitotiques ou nécrose de cellules isolées dans des organes multiples. Effets irréversibles après 28 jours : altérations testiculaires caractérisées par la dégénérescence de l'épithélium des canalicules séminifères (60 mg/m2/jour). |
Rat/ Sprague- Dawley | 15 m, 15 f | IV Dose unique toutes les 3 semaines pendant 6 mois | 0, 1,2, 6 et 30 (plus soluté physiologique témoin) | DSEO : 0,2 mg/kg Altérations lympho-hématopoïétiques réversibles susmentionnées (hormis l’atrophie du thymus et des ganglions lymphatiques); altérations testiculaires (voir ci-dessus) non résolues après la période de rétablissement de 1 mois. |
| Chien/ Beagle | 2 m/ 2 f | IV Tous les jours pendant 5 jours | 0, 3, 6 et 15 | DMNL : 3; DTmin : 6; DL100 : 15 mg/m2 À la dose de 15 mg/m2 : baisse du poids et de la consommation alimentaire; vasodilatation périphérique (animaux traités et témoins); vomissements, diarrhée, mue; altérations lymphohématopoïétiques (baisse du nombre d’hématies, de leucocytes et de plaquettes, de la concentration en hémoglobine); augmentation du fibrinogène; atrophie de la moelle osseuse du fémur et du sternum, atrophie des ganglions lymphatiques et de la pulpe blanche splénique; nécrose corticale et médullaire du thymus; nécrose de l'épithélium intestinal (tous les segments) aux doses létales. |
| Espèce animale/ souche | Nbre d'animaux/ sexe/groupe | Voie et durée d'administration | Dose administrée (mg/m2/j) | Résultats |
| Chien/ Beagle | 2 m/ 2 f | IV Dose unique toutes les 3 semaines pendant 12 semaines | 0, 7,5, 15 et 30 | DMNL : 7,5; DTmin : 15; DTmax : 30 mg/m2 Baisse du poids et de la consommation alimentaire (30 mg/m2); vasodilatation périphérique (animaux traités et témoins); présence de sang dans les selles (15 et 30 mg/m2); baisse légère ou modérée du nombre de leucocytes (30 mg/m2) réversible après 2 semaines. |
| Chien/ Beagle | 5 m, 5 f | IV Dose unique toutes les 3 semaines pendant 28 semaines | 0, 2, 7,5 et 30 | DMNL : 2; DTmin : 7,5; DTmax : 30 mg/m2 À la dose de 30 mg/m2 : érythème; œdème (à toutes les doses et chez les témoins) plus important à cette dose après la 3e administration, diarrhée; vomissements (contenant du sang); alopécie; baisse du poids et de la consommation alimentaire; altération de l'ECG; baisse réversible du nombre de leucocytes, de plaquettes et d'hématies; élévation du taux d’ASAT et des phosphatases alcalines; hypoplasie de la moelle osseuse (30 mg/m2), altérations gastro-intestinales; nécrose de cellules isolées de l'épididyme et du pancréas exocrine (femelles) à 7,5 et 30 mg/m2. À fortes doses : hépatocytes donnant des cellules « claires ». |
Cancérogénicité :
Aucune étude à long terme n’a été effectuée chez des animaux afin d’évaluer le potentiel carcinogène du docétaxel.
Génotoxicité :
La génotoxicité du docétaxel a fait l’objet d’une batterie d’épreuves biologiques in vitro et in vivo. Le docétaxel était dépourvu d’activité mutagène à la suite des épreuves de mutation inverse sur bactéries (test d’Ames) et de l’hypoxanthine-guanine phosphoribosyltransférase (HGPRT) sur des cellules ovariennes de hamster chinois (CHO-K1). Cependant, au cours du test d’aberration chromosomique sur cellules CHO-K1, le docétaxel a provoqué l’augmentation du nombre de cellules aneuploïdes, mais s’est révélé dépourvu d’activité clastogène. Durant le test in vivo du micronoyau, le docétaxel a fait augmenter le nombre d’érythrocytes polychromatiques micronucléés dans la moelle osseuse. La présence plus fréquente de cellules micronucléées, aneuploïdes et polyploïdes peut être liée à l’activité pharmacologique du docétaxel qui inhibe la dépolymérisation des microtubules.
Tableau 20 – Mutagénicité et génotoxicité
| Essai | Système d'essai | Voie et durée d'administration | Concentration (g/plaque) | Résultats |
| Mutation génique | S. Typhimurium (TA 1535, TA 1537, TA 1538, TA 98 et TA 100) | Méthode directe (sans/avec activation métabolique) | de 62,5 à 1000 de 62,5 à 1000 | Négatif Négatif |
| Mutation génique | E. Coli (wp2uvra) | Méthode directe (sans/avec activation métabolique) | de 62,5 à 1000 de 62,5 à 1000 | Négatif Négatif |
Aberration chromosomique | Cellules CHO-K1 | Méthode directe (sans/avec activation métabolique) | de 0,5 à 2,0 de 0,1 à 1,0 | Négatif Négatif |
| Micronoyau | Cellules CHO-K1 | Méthode directe (sans/avec activation métabolique) | de 0,15 à 1,2 de 0,15 à 1,2 | Augmentation du nombre de cellules micronucléées |
| Distribution de phase | Cellules CHO-K1 | Méthode directe | de 0,05 à 1,0 | Apparition de cellules aneuploïdes |
| Gène HPRT | Cellules CHO-K1 | Méthode directe (sans/avec activation métabolique) | de 0,005 à 5 de 0,005 à 5 | Négatif Négatif |
Micronoyau (moelle osseuse) | Souris | IV 2 doses à intervalle de 24 heures | de 0,195 à 7,2 mg/kg | Positif |
Toxicologie pour la reproduction et le développement
Tableau 21 – Fertilité et performance de reproduction générale
| Espèce animale/ souche | Nbre d'animaux/ sexe/groupe | Voie et durée d'administratio n | Dose administrée (mg/m2/j) | Résultats |
(Segment I) Rat/Sprag ue -Dawley | 25 m, 25 f (+ 18 f témoins et 12 f traitées pour évaluation hématologique ) | IV Mâles : de 61 à 70 jours avant accouplement Femelles : 15 jours avant accouplement jusqu'au 7e jour de la gestation | Mâles : 0, 0,3, 0,9, et 1,7 (1,8) Femelles : 0, 0,3, 0,9 et 1,8 (1,35) () = dose réduite | DSEO : Mâles : 0,5 mg/m2 Femelles : < 0,5 mg/m2 DSEO reproduction : Mâles : 0,15 mg/m2 Femelles : 0,05 mg/m2 DSEO développement : 0,05 mg/m2 Toxicité paternelle : baisse du poids et de la consommation alimentaire (doses intermédiaires et élevées); altérations hématologiques. Pas de |
| Espèce animale/ souche | Nbre d'animaux/ sexe/groupe | Voie et durée d'administratio n | Dose administrée (mg/m2/j) | Résultats |
modifications histopathologiques du testicule ou de l'épididyme. Toxicité maternelle : baisse du poids et de la consommation alimentaire; altérations hématologiques. Performance de reproduction : cohabitation légèrement prolongée aux doses élevées. |
Tableau 22 – Tératologie
| Espèce animale/ souche | Nbre d'animaux/ sexe/groupe | Voie et durée d'administration | Dose administrée (mg/m2/j) | Résultats |
(Segment II) Rat/Sprague -Dawley | Env. 20 femelles accouplées | IV Du 6e au 17e jour de la gestation | 0, 0,18, 0,6 et 1,8 | Toxicité maternelle : baisse du gain de poids et de la consommation alimentaire avec augmentation de la mortalité intrautérine; réduction du nombre des rejetons. Génération F1 : baisse du poids foetal; retard de l'ossification foetale; aux doses élevées : retard du développement (physique, fonctionnel et comportemental); pas d'effet sur la performance de reproduction. Absence d'effets tératogènes aux doses administrées. |
(Segment II) Rat/Sprague -Dawley | Env. 20 femelles accouplées | IV Du 6e au 18e jour de la gestation | 0, 0,36, 1,2, 2,4 et 3,6 | Toxicité maternelle : Aux doses de 3,6 et de 2,4 mg/m2 : toxicité grave (mortalité, avortement, perte de poids, diminution du nombre des hématies, des leucocytes et des plaquettes) sans évaluation foetale due à la mortalité. À la dose de 1,2 mg/m2 : baisse du poids, de la consommation alimentaire et du nombre des plaquettes. Génération F1 : baisse du poids fœtal (1,2 mg/m2); retard de |
| Espèce animale/ souche | Nbre d'animaux/ sexe/groupe | Voie et durée d'administration | Dose administrée (mg/m2/j) | Résultats |
l'ossification foetale (1,2 et, dans une moindre mesure, 0,36 mg/m2). Absence d'effets tératogènes. |
Tableau 23 – Toxicologie périnatale et postnatale
| Espèce animale/ souche | Nbre d'animaux/ sexe/groupe | Voie et durée d'administration | Dose administrée (mg/m2/j) | Résultats |
(Segment III) Rat/Sprague -Dawley | De 28 à 32 femelles accouplées | IV Du 15e jour de la gestation au 21e jour après la mise bas | 0, 0,24, 0,6 et 1,5 | Génération F0 : toxicité maternelle à la dose de 1,5 mg/m2 (baisse du gain de poids et de la consommation alimentaire). Génération F1 : léger retard du développement physique et fonctionnel à la dose de 1,5 mg/m2. Génération F2 : Aucune altération du développement observée. |
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. TAXOTERE® (docetaxel pour injection, 40 mg/mL), numéro de contrôle de la présentation 237181, Monographie de produit, sanofi-aventis Canada Inc. (15 juin 2020)
- 2.
DOCETAXEL INJECTION USP (10 mg/mL), numéro de contrôle de la présentation 280749,
Monographie de produit, Pfizer Canada ULC. (12 septembre 2024)