


Monographie de produit - Edarbi
Modifications importantes apportées récemment à la monographie
7 Mises en garde et précautions, Musculo-squelettiques 2025-10
Partie 1 : renseignements destinés aux professionnels de la santé.......................................... 4
1 Indications .................................................................................................................. 4
1.1 Pédiatrie .............................................................................................................. 4
1.2 Gériatrie (≥75 ans) .............................................................................................. 4
2 Contre-indications ...................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes ......................................... 5
4 Posologie et administration ........................................................................................ 5
4.1 Considérations posologiques .............................................................................. 5
4.2 Posologie recommandée et ajustement posologique ........................................ 5
4.5 Dose oubliée ....................................................................................................... 6
5 Surdose ...................................................................................................................... 6
6 Formes pharmaceutiques, teneurs, composition et conditionnement .......................... 6
7 Mises en garde et précautions .................................................................................... 7
7.1 Populations particulières .................................................................................... 9
7.1.1 Grossesse ............................................................................................................. 9
7.1.2 Allaitement ........................................................................................................ 10
7.1.3 Enfants et adolescents ...................................................................................... 10
7.1.4 Personnes âgées ................................................................................................ 10
8 Effets indésirables .................................................................................................... 11
8.1 Aperçu des effets indésirables .......................................................................... 11
8.2 Effets indésirables observées dans les études cliniques .................................. 11
8.3 Effets indésirables identifiés peu courantes observées au cours des études cliniques ............................................................................................................ 13
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................. 14
8.5 Effets indésirables observés après la commercialisation ................................. 14
9 Interactions médicamenteuses ................................................................................. 14
9.4 Interactions médicament-médicament ............................................................ 14 9.5 Interactions médicament-aliment .................................................................... 22
9.6 Interactions médicament-plante médicinale ................................................... 22
9.7 Interactions médicament-examens de laboratoire .......................................... 22
10 Pharmacologie clinique ............................................................................................. 22
10.1 Mode d’action ................................................................................................... 22
10.2 Pharmacodynamie ............................................................................................ 23
10.3 Pharmacocinétique ........................................................................................... 23
11 Conservation, stabilité et mise au rebut .................................................................... 25
12 Instructions particulières de manipulation ................................................................ 25
Partie 2 : Renseignements scientifiques ............................................................................... 26
13 Renseignements pharmaceutique ............................................................................. 26
14 Études cliniques ........................................................................................................ 27
14.1 Études cliniques par indication ......................................................................... 27
14.2 Résultats de l’étude .......................................................................................... 27
15 Microbiologie ........................................................................................................... 30
16 Toxicologie non clinique ........................................................................................... 30
Renseignements destinés aux patients ................................................................................. 33
Partie 1 : renseignements destinés aux professionnels de la santé
1 Indications
EDARBI (azilsartan médoxomil) est un antagoniste des récepteurs de l’angiotensine II (ARA)
indiqué pour le traitement de l’hypertension essentielle légère à modérée.
- EDARBI peut être utilisé en monothérapie ou en concomitance avec des diurétiques thiazidiques ou des inhibiteurs calciques.
1.1 Pédiatrie
Pédiatrie (<18 ans): L’innocuité et l’efficacité chez les enfants n’ont pas été établies. Par conséquent, EDARBI n’est pas indiqué chez cette population de patients.
1.2 Gériatrie (≥75 ans)
Aucun ajustement de la dose initiale d’EDARBI n’est nécessaire chez les personnes âgées. Des taux sériques de créatinine anormalement élevés ont été plus fréquemment signalés chez les patients âgés de 75 ans ou plus. Aucune autre différence quant à l’innocuité ou à l’efficacité n’a été observée entre les personnes âgées et les patients plus jeunes, mais la prudence est de rigueur chez les patients de 75 ans ou plus qui peuvent présenter un risque d’hypotension.
2 Contre-indications
EDARBI (azilsartan médoxomil) est contre- indiqué:
- chez les patients présentant une hypersensibilité à l’azilsartan médoxomil ou à l’un des ingrédients de la préparation ou à l’un des composés du contenant. Pour obtenir une liste complète des ingrédients, consultez la section 6 Formes pharmaceutiques, teneurs, Composition et conditionnement
- avec une utilisation concomitante avec des médicaments contenant de l’aliskirène chez les patients atteints de diabète sucré (type 1 ou type 2) ou d’insuffisance rénale modérée à grave (TFG < 60 mL/min/1,73 m2) (voir 7 Mises en Garde et Précautions, Double blocage du système rénine-angiotensine [SRA] et Rénal, et 9.4 Interactions médicament-médicament, Double blocage du système rénine-angiotensine [SRA] avec des ARA, des IECA ou des médicaments contenant de l’aliskirène).
- chez les femmes enceintes (voir 7.1.1 Grossesse).
- chez les femmes qui allaitent (voir 7.1.2. Allaitement).
3 Encadré sur les mises en garde et précautions importantes
Mises en garde et précautions importantes
L’utilisation des antagonistes des récepteurs (AT1) de l’angiotensine (ARA) pendant la grossesse peut causer des lésions au fœtus ou même entraîner la mort du fœtus. Lorsqu’une grossesse est détectée, le traitement par EDARBI (azilsartan médoxomil) doit être interrompu le plus rapidement possible (voir 7.1 Populations particulières).
4 Posologie et administration
4.1 Considérations posologiques
Gériatrie
Aucun ajustement de la dose initiale d’EDARBI n’est nécessaire chez les personnes âgées. Des taux sériques de créatinine anormalement élevés ont été plus fréquemment signalés chez les patients âgés de 75 ans ou plus. Aucune autre différence quant à l’innocuité ou à l’efficacité n’a été observée entre les personnes âgées et les patients plus jeunes, mais la prudence est de rigueur chez les patients de 75 ans ou plus qui peuvent présenter un risque d’hypotension.
Insuffisance hépatique
EDARBI n’a pas été étudié chez les patients atteints d’une insuffisance hépatique grave et son utilisation n’est donc pas recommandée chez ce groupe de patients. Étant donné que l’exposition totale est augmentée chez les patients atteints d’insuffisance hépatique légère à modérée, la prudence est de rigueur et il est recommandé de diminuer la dose de départ chez les patients atteints de maladies du foie, la dose maximale de 80 mg d’EDARBI ne devant pas être dépassée. La prudence est de rigueur chez les patients atteints d’une maladie du foie, en particulier chez les patients présentant des troubles d’obstruction des voies biliaires, car l’azilsartan est en majorité éliminé dans la bile.
Insuffisance rénale
La prudence est de rigueur chez les patients atteints d’une insuffisance rénale grave et d’une IRT, car aucune expérience n’est disponible concernant l’utilisation d’EDARBI chez ces patients. Aucun ajustement de la dose n’est nécessaire chez les patients présentant une insuffisance rénale légère à modérée.
Déplétion volémique ou sodée
La déplétion volémique et/ou sodée doit être corrigée avant l’administration d’EDARBI.
4.2 Posologie recommandée et ajustement posologique
La dose de départ recommandée pour les adultes est de 40 mg par voie orale une fois par jour. La dose peut être augmentée jusqu’à un maximum de 80 mg par jour lorsqu’une réduction supplémentaire de la pression artérielle est nécessaire.
EDARBI peut être pris avec ou sans aliments.
4.5 Dose oubliée
Si une dose d’EDARBI est oubliée à l’heure habituelle de prise, elle doit être prise aussitôt que possible. Toutefois, si le moment de la prochaine prise est trop proche, il faut sauter la dose oubliée et continuer le traitement à partir de la prochaine dose prévue. Il ne faut pas doubler la dose.
5 Surdose
Les données disponibles sont limitées en ce qui concerne le surdosage chez l’humain. Les manifestations les plus probables du surdosage sont l’hypotension et la tachycardie. Une bradycardie peut se manifester en cas de stimulation parasympathique (vagale). En cas d’hypotension symptomatique, un traitement de soutien doit être instauré.
L’azilsartan n’est pas éliminé de la circulation générale au cours de l’hémodialyse.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 - Formes pharmaceutiques, teneurs, composition et conditionnement
Description
EDARBI est présenté sous forme de comprimés ronds blancs à blanc cassé dans les concentrations suivantes :
- comprimés à 40 mg – portant l’inscription « ASL » sur une face et « 40 » sur l’autre face
- comprimés à 80 mg – portant l’inscription « ASL » sur une face et « 80 » sur l’autre face
EDARBI est disponible sous forme de comprimés pour administration orale. Chaque comprimé d’EDARBI contient 42,68 mg ou 85,36 mg d’azilsartan médoxomil (sous forme de potassium), équivalant respectivement à 40 mg et à 80 mg d’azilsartan médoxomil.
Les comprimés EDARBI à 40 mg sont fournis en boîtes contenant 1 plaquette de 7 comprimés et 2
| Voie | Forme posologique / | Ingrédients non médicinaux | ||||
| d’administration | concentration / composition | |||||
| Orale | Comprimés 40 mg, 80 mg | Croscarmellose sodique, acide fumarique, hydroxypropylcellulose, mannitol, stéarate de magnésium, cellulose microcristalline et hydroxyde de sodium. | ||||
plaquettes de 14 comprimés chacune.
Les comprimés EDARBI à 80 mg sont fournis en boîtes contenant 2 plaquettes de 14 comprimés chacune.
7 Mises en garde et précautions
(Voir 3 encadré mises en garde et précautions importantes)
Cardiovasculaire
Hypotension chez les patients présentant une déplétion volémique ou sodée
Une hypotension symptomatique peut survenir après l’instauration du traitement par EDARBI chez les patients dont le système rénine-angiotensine-aldostérone (SRAA) est activé, notamment chez les patients présentant une déplétion volémique ou sodée (p. ex., les patients prenant de fortes doses de diurétiques). L’affection doit être corrigée avant l’administration d’EDARBI, ou le traitement doit être mis en œuvre sous surveillance médicale étroite. En cas d’hypotension, le patient doit être placé en position couchée et, au besoin, recevoir une perfusion intraveineuse de solution physiologique salée. Une réponse hypotensive temporaire n’est pas une contre-indication à la poursuite du traitement, qui peut en général être continué sans difficulté une fois que la pression artérielle s’est stabilisée.
Des considérations similaires s’appliquent aux patients atteints d’une maladie cardiaque ischémique ou d’une maladie cérébrovasculaire, chez qui une baisse excessive de la pression artérielle peut entraîner un infarctus du myocarde ou un accident vasculaire cérébral.
Sténose valvulaire
On craint pour des raisons théoriques que les patients atteints de sténose aortique puissent présenter un risque particulier de perfusion coronarienne réduite, parce que leur postcharge n’est pas aussi importante.
Double blocage du système rénine-angiotensine (SRA)
Il existe des données indiquant que l’administration concomitante d’antagonistes des récepteurs de l’angiotensine (ARA) comme EDARBI, ou d’inhibiteurs de l’enzyme de conversion de l’angiotensine (IECA) avec l’aliskirène, augmente le risque d’hypotension, de syncope, d’AVC, d’hyperkaliémie et de détérioration de la fonction rénale, y compris l’insuffisance rénale, chez des patients atteints de diabète sucré (type 1 ou type 2) ou d’insuffisance rénale modérée à grave (TFG < 60 mL/min/1,73 m2). Par conséquent, l’utilisation d’EDARBI en concomitance avec des médicaments contenant de l’aliskirène est contre-indiquée chez ces patients (voir 2 Contre-indications).
En outre, l’administration concomitante d’ARA, y compris EDARBI, avec d’autres agents bloquant le SRA, comme les IECA ou les médicaments à base d’aliskirène, n’est généralement pas recommandée chez d’autres patients puisqu’un tel traitement a été associé à une incidence accrue d’hypotension grave, d’insuffisance rénale et d’hyperkaliémie.
Gastro-intestinal
Angioœdème intestinal : Des cas d’angioœdème intestinal ont été rapportés chez des patients traités par des antagonistes des récepteurs de l’angiotensine II, y compris l’azilsartan. Ces patients présentaient des douleurs abdominales (avec ou sans nausées, vomissements ou diarrhée). Les symptômes ont disparu après l’arrêt du traitement par les antagonistes des récepteurs de l’angiotensine II. L’angioœdème intestinal doit être envisagé dans le diagnostic différentiel chez les patients traités par ces médicaments et présentant des douleurs abdominales. En cas de diagnostic d’angioœdème intestinal, le traitement par EDARBI doit être interrompu et une surveillance appropriée doit être mise en place jusqu’à la résolution complète des symptômes.
Hépatique/biliaire/pancréatique
EDARBI n’a pas été étudié chez les patients atteints d’une insuffisance hépatique grave et son utilisation n’est donc pas recommandée chez ce groupe de patients. Étant donné que l’exposition totale est augmentée chez les patients atteints d’insuffisance hépatique légère à modérée, la prudence est de rigueur et il est recommandé de diminuer la dose de départ chez les patients atteints de maladies du foie, la dose maximale de 80 mg d’EDARBI ne devant pas être dépassée. La prudence est de rigueur chez les patients atteints d’une maladie du foie, en particulier chez les patients présentant des troubles d’obstruction des voies biliaires, car l’azilsartan est en majorité éliminé dans la bile (voir 10 Pharmacologie clinique).
Immunitaire
Œdème de Quincke
On a signalé un cas d’œdème de Quincke qui pourrait être lié à l’utilisation d’EDARBI. Des cas d’œdème de Quincke ont été signalés avec d’autres ARA. Il existe un risque d’œdème de Quincke avec l’utilisation d’EDARBI. En cas d’œdème de Quincke au niveau du visage, des extrémités, des lèvres, de la langue ou de la glotte, le traitement par EDARBI doit être arrêté immédiatement; le patient doit être traité conformément aux soins médicaux acceptés et surveillé attentivement jusqu’à la disparition des signes et des symptômes.
Les patients qui présentent une hypersensibilité connue (anaphylaxie) ou un œdème de Quincke lors de la prise d’ARA ne doivent pas recevoir EDARBI.
Musculo-squelettiques
Des cas de myopathie/rhabdomyolyse ont été rapportés chez des patients traités par l'azilsartan médoxomil. Chez les patients qui développent des myalgies et une faiblesse musculaire inexpliquées, une élévation de la créatine phosphokinase sanguine et une élévation de la myoglobine sanguine/urine, l'administration doit être interrompue et des mesures appropriées doivent être prises. La prudence est de mise en cas d'insuffisance rénale aiguë due à une rhabdomyolyse.
Rénal
Puisque EDARBI inhibe le SRAA, on peut s’attendre à des modifications de la fonction rénale chez les personnes sensibles traitées par EDARBI. Chez les patients dont la fonction rénale dépend de l’activité du SRAA (p. ex., les patients présentant une insuffisance cardiaque congestive grave, une sténose de l’artère rénale ou une déplétion volémique), le traitement par des IECA et des ARA a été associé à une oligurie et/ou une azotémie évolutive et, rarement, à une insuffisance rénale aiguë et/ou au décès. Des effets similaires ne peuvent être exclus chez les patients traités par EDARBI (voir 10 Pharmacologie clinique).
L’utilisation d’ARA – y compris EDARBI – ou d’IECA avec des médicaments contenant de l’aliskirène est contre-indiquée chez les patients atteints d’insuffisance rénale modérée à grave (TFG < 60 mL/min/1,73 m2) (voir 2 Contre-indications et 9.4 Interactions médicament-médicament, Double blocage du système rénine-angiotensine [SRA] avec des ARA, des IECA ou des médicaments contenant de l’aliskirène).
Des augmentations de la créatinine sérique ou de l’azote uréique du sang ont été signalées lors d’études sur des IECA menées auprès de patients présentant une sténose unilatérale ou bilatérale de l’artère rénale. EDARBI n’a pas fait l’objet d’une utilisation à long terme chez les patients présentant une sténose unilatérale ou bilatérale de l’artère rénale, mais on peut s’attendre à des résultats similaires avec EDARBI.
L’utilisation d’EDARBI devrait inclure une évaluation appropriée de la fonction rénale.
La prudence est de rigueur chez les patients hypertendus atteints d’une insuffisance rénale grave ou d’une insuffisance rénale terminale (IRT) car aucune expérience n’est disponible concernant l’utilisation d’EDARBI chez ces patients. Aucun ajustement de la dose n’est nécessaire chez les patients présentant une insuffisance rénale légère ou modérée (voir 10 Pharmacologie clinique).
Aucune expérience n’est menée quant à l’utilisation d’EDARBI chez les patients ayant subi une transplantation rénale récente.
7.1 Populations particulières
7.1.1 Grossesse
Les médicaments qui agissent directement sur le SRAA peuvent entraîner une morbidité et la mort fœtale et néonatale lorsqu’ils sont administrés à une femme enceinte. Si une grossesse est détectée, le traitement par EDARBI doit être interrompu le plus rapidement possible.
L’utilisation d’ARA est contre-indiquée pendant la grossesse (voir 2 Contre-indications). Les données épidémiologiques disponibles concernant le risque de malformation après exposition aux IECA (une autre classe de produits thérapeutiques interférant avec le SRAA) durant le premier trimestre de la grossesse ne sont pas concluantes. Cependant une petite augmentation du risque de malformations congénitales ne peut être exclue. Compte tenu des données disponibles actuellement sur le risque avec les ARA, des risques similaires peuvent exister pour EDARBI. Il est recommandé aux patientes qui planifient une grossesse de modifier leur traitement antihypertenseur pour un médicament ayant un profil d’innocuité bien établi pendant la grossesse. En cas de diagnostic de grossesse, le traitement par des ARA doit être arrêté immédiatement et si nécessaire un autre traitement sera entrepris.
L’utilisation d’ARA au cours des deuxième et troisième trimestre de la grossesse est connu pour induire une fœtotoxicité (diminution de la fonction rénale, oligoamnios, retard d’ossification du crâne) et une toxicité chez le nouveau-né (insuffisance rénale, hypotension, hyperkaliémie).
Les nouveau-nés ayant été exposés in utero aux ARA doivent être surveillés étroitement pour déceler les signes d’hypotension, d’oligurie et d’hyperkaliémie. En cas d’oligurie, il convient de veiller au maintien de la pression artérielle et de la perfusion rénale. Une exsanguino-transfusion ou une dialyse peuvent être nécessaires pour inverser l’hypotension et/ou comme traitement de substitution en cas d’insuffisance rénale; toutefois, l’expérience est limitée en ce qui concerne ces procédures, qui n’ont pas été associées à un bienfait clinique significatif.
L’azilsartan n’est pas éliminé de la circulation générale au cours de l’hémodialyse.
Données chez les animaux
L’administration d’azilsartan médoxomil à des rates gravides entre le jour 6 de la gestation et le jour 21 de la lactation à raison de 10 mg/kg/jour a produit des effets indésirables sur la viabilité des progénitures, un retard de l’éruption des incisives et une dilatation du bassinet accompagnée d’une hydronéphrose. Cette dose orale a été associée à une exposition systémique (ASC) à l’azilsartan chez des rates non gravides environ 4,5 fois plus élevée que l’exposition systémique chez l’humain avec 80 mg/jour. Lorsqu’il est administré du jour 6 au jour 17 ou 18 de la gestation, une toxicité embryofoetale a été observée à des doses d’azilsartan médoxomil de 1 000 mg/kg/jour chez des rates (dilatation du bassinet et côtes surnuméraires courtes) et de 50 mg/kg/jour chez les lapins (perte post-implantation, décès d’embryons et de fœtus et diminution du nombre de fœtus vivants). L’exposition systémique à l’azilsartan avec la dose « sans effet indésirable » (100 mg/kg/jour chez le rat et 30 mg/kg/jour chez le lapin) a été estimée à 20 et à 9 fois l’exposition atteinte chez l’humain recevant 80 mg/jour.
7.1.2 Allaitement
On ignore si l’azilsartan médoxomil est excrété dans le lait humain, mais on en a trouvé dans le lait de rates en lactation. Étant donné que de nombreux médicaments sont excrétés dans le lait humain et en raison du risque de réactions indésirables chez les nourrissons allaités, il faut décider s’il convient d’arrêter l’allaitement ou le traitement, en tenant compte de l’importance du médicament pour la mère (voir 2 Contre-indications).
7.1.3 Enfants et adolescents
L’innocuité et l’efficacité chez les enfants n’ont pas été établies. Par conséquent, EDARBI n’est pas indiqué chez cette population de patients.
7.1.4 Personnes âgées
Aucun ajustement de la dose initiale d’EDARBI n’est nécessaire chez les personnes âgées. Des taux sériques de créatinine anormalement élevés ont été plus fréquemment signalés chez les patients âgés de 75 ans ou plus. Aucune autre différence quant à l’innocuité ou à l’efficacité n’a été observée entre les personnes âgées et les patients plus jeunes, mais la prudence est de rigueur chez les patients de 75 ans ou plus qui peuvent présenter un risque d’hypotension.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Le traitement par Edarbi a été généralement bien toléré dans les essais cliniques. L’incidence globale des réactions indésirables était comparable à celle observée avec le placebo. Dans les essais contrôlés par placebo en monothérapie et en thérapie combinée :
Les arrêts de traitement dus à des effets indésirables ont été observés chez :
- 2,4 % des patients recevant le placebo (19/801)
- 2,2 % des patients recevant Edarbi 40 mg (24/1072)
- 2,7 % des patients recevant Edarbi 80 mg (29/1074)
Les réactions indésirables les plus fréquemment rapportées comprenaient :
- Diarrhée
- Vertiges
- Fatigue
- Augmentation de la créatinine sérique
Ces réactions étaient généralement d’intensité légère à modérée et de nature transitoire. Les événements indésirables graves étaient rares et survenaient à des taux similaires à ceux observés avec le placebo.
8.2 Effets indésirables observées dans les études cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
L’innocuité a été évaluée chez un total de 4 814 patients traités par EDARBI (azilsartan médoxomil) dans le cadre d’essais cliniques. Sur ce total, 1 704 patients ont été traités pendant au moins 6 mois et 588 ont été traités pendant au moins 1 an.
Lors des essais contrôlés par placebo portant sur le traitement en monothérapie et en association, le taux d’abandons en raison d’événements indésirables (EI) était de 2,4 % (19/801) pour le placebo, de 2,2 % (24/1 072) pour EDARBI à 40 mg et de 2,7 % (29/1 074) pour EDARBI à 80 mg.
Le tableau 2 présente les EI survenus en cours de traitement avec une incidence de 1 % ou plus chez les patients traités par EDARBI lors des études sur la monothérapie contrôlée par placebo. Tableau 2 - Événements indésirables survenus en cours de traitement chez ≥ 1 % des patients
| Placebo | Azilsartan médoxomil | Azilsartan médoxomil | |||||||
| (n = 435) | à 40 mg (n = 698) | à 80 mg (n = 704) | |||||||
| Cas (%) | Cas (%) | Cas (%) | |||||||
Généralités Œdème Fatigue | 6 (1.4%) 2 (0.5%) | 13 (1.9%) 6 (0.9%) | 14 (2.0%) 14 (2.0%) | ||||||
Cardiovasculaire Arythmie | 1 (0.2%) | 8 (1.2%) | 4 (0.6%) | ||||||
Oreille/nez/gorge Rhinopharyngite | 6 (1.4%) | 10 (1.4%) | 17 (2.4%) | ||||||
Système endocrinien et métabolisme Dyslipidémie Hypertriglycéridémie | 6 (1.4%) 4 (0.9%) | 19 (2.7%) 8 (1.1%) | 23 (3.3%) 8 (1.1%) | ||||||
Gastro-intestinal Diarrhée Nausées | 2 (0.5%) 2 (0.5%) | 11 (1.6%) 7 (1.0%) | 17 (2.4%) 8 (1.1%) | ||||||
Système génito-urinaire Infection des voies urinaires | 13 (3.0%) | 17 (2.4%) | 17 (2.4%) | ||||||
Troubles musculosquelettiques et des tissus conjonctifs Arthralgie Dorsalgie Myalgie Douleurs dans les extrémités | 3 (0.7%) 4 (0.9%) 1 (0.2%) 5 (1.1%) | 5 (0.7%) 4 (0.6%) 2 (0.3%) 2 (0.3%) | 8 (1.1%) 8 (1.1%) 8 (1.1%) 7 (1.0%) | ||||||
Neurologie Céphalées Étourdissements | 27 (6.2%) 9 (2.1%) | 33 (4.7%) 20 (2.9%) | 37 (5.3%) 21 (3.0%) | ||||||
Appareil respiratoire Infection des voies respiratoires supérieures | 6 (1.4%) | 3 (0.4%) | 13 (1.8%) | ||||||
| Placebo | Azilsartan médoxomil | Azilsartan médoxomil | |||||||
| (n = 435) | à 40 mg (n = 698) | à 80 mg (n = 704) | |||||||
| Cas (%) | Cas (%) | Cas (%) | |||||||
Surveillance et essais de laboratoire Augmentation de la créatine-kinase (CK) dans le sang Augmentation de la protéine C-réactive (PCR) Augmentation du taux d’inhibiteurs des activateurs du plasminogène | 8 (1.8%) 4 (0.9%) 7 (1.6%) | 14 (2.0%) 5 (0.7%) 12 (1.7%) | 11 (1.6%) 9 (1.3%) 13 (1.8%) | ||||||
8.3 Effets indésirables identifiés peu courantes observées au cours des études cliniques
Les EI suivants ont été signalés à une incidence inférieure à 1 % lors des essais cliniques contrôlés par placebo (chez plus d’un patient, avec une fréquence supérieure à celle du placebo) :
- Troubles des systèmes sanguin et lymphatique : anémie, leucopénie
- Troubles de l’oreille et du labyrinthe : vertiges
- Troubles gastro-intestinaux : gêne abdominale, douleur abdominale, constipation, diarrhée, sécheresse de la bouche, dyspepsie, nausées, mal de dents, vomissements
- Troubles généraux et anomalies au site d’administration : fatigue, sensation anormale, œdème périphérique
- Troubles du métabolisme et de la nutrition : dyslipidémie, hyperkaliémie, hypertriglycéridémie
- Troubles musculosquelettiques et des tissus conjonctifs : spasmes musculaires, douleur musculosquelettique, myalgie, douleurs dans les extrémités, rhabdomyolyse
- Troubles du système nerveux : étourdissements, céphalées, sinusite
- Troubles psychiatriques : anxiété
- Troubles rénaux et urinaires : pollakiurie, protéinurie
- Troubles de l’appareil reproducteur et des seins : dysfonction érectile
- Troubles respiratoires, thoraciques et médiastinaux : toux, douleur oropharyngée, congestion des sinus
- Troubles de la peau et des tissus sous-cutanés : œdème de Quincke, dermatite, hyperhidrose, prurit, urticaire
- Troubles vasculaires : hypertension, hypotension
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Lors des essais cliniques contrôlés, les variations pertinentes sur le plan clinique des paramètres de laboratoire standard étaient rares avec l’administration d’EDARBI.
Taux de créatine-kinase dans le sang : Des taux élevés de créatine-kinase ont été observés chez
0,3 % des patients traités par EDARBI et 0,3 % des patients sous placebo.
Créatinine sérique : De petites augmentations réversibles du taux sérique de créatinine ont été observées chez les patients recevant EDARBI. L’augmentation a tendance à être plus importante lorsque EDARBI est administré en association avec la chlorthalidone ou l’hydrochlorothiazide. De plus, les patients prenant EDARBI qui présentaient une insuffisance rénale modérée à grave au début de l’étude ou qui étaient âgés de plus de 75 ans étaient plus susceptibles de présenter des augmentations de la créatinine sérique.
Des augmentations des lipoprotéines de faible densité, de l’alanine aminotransférase (ALT), de l’aspartate aminotransférase (AST) et de l’acide urique dans le sang ont été observées chez moins de 1 % des patients traités par EDARBI.
- Hémoglobine et hématocrite : Des diminutions de l’hémoglobine, de l’hématocrite et de la numération des globules rouges ont été observées chez 0,2 %, 0,4 % et 0,3 % des sujets traités par EDARBI, respectivement. Aucune de ces anomalies n’a été signalée dans le groupe placebo. Des anomalies marquées des numérations de plaquettes et de leucocytes (basses ou élevées) ont été observées chez moins de 0,3 % des sujets.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été identifiés pendant l’utilisation d’EDARBI après son approbation. Puisque ces effets sont déclarés sur une base volontaire par une population de taille incertaine, il n’est pas toujours possible d’estimer leur fréquence de façon fiable ni d’établir une relation de cause à effet avec une exposition au médicament.
- Troubles gastro-intestinaux : nausées, angioœdème intestinal
- Troubles musculosquelettiques et des tissus conjonctifs : arthralgie, rhabdomyolyse, spasmes musculaires
- Troubles de la peau et des tissus sous-cutanés : œdème de Quincke, prurit, éruption cutanée
9 Interactions médicamenteuses
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 3 – Interaction médicament-médicaments potentielles et établies
| Nom usuel | Source de | Effet | Commentaire clinique | ||
| preuve | |||||
| Agents augmentant le potassium sérique | C | L’azilsartan diminue la production d’aldostérone. | Les diurétiques épargnant le potassium ou les suppléments de potassium ne devraient être administrés qu’en cas d’hypokaliémie confirmée et avec une surveillance fréquente du potassium sérique. Les substituts de sel contenant du potassium devraient également être utilisés avec prudence. L’utilisation concomitante de diurétiques thiazidiques peut atténuer tout effet que peut avoir l’azilsartan sur le potassium sérique. | ||
| Amlodipine | EC | L’administration concomitante d’azilsartan médoxomil et d’amlodipine n’a pas d’effet sur la pharmacocinétique à l’état d’équilibre de l’amlodipine ou de l’azilsartan, mais elle entraîne une diminution isolée et temporaire de la pression artérielle systolique. | Une hypotension symptomatique est possible avec l’utilisation concomitante d’azilsartan médoxomil et d’amlodipine. |
| Antiacides | EC | Lors d’une étude à court terme, l’administration concomitante d’azilsartan médoxomil et de liquide antiacide a entraîné une petite diminution (18 %) de l’ASC(0-inf) de l’azilsartan et du délai avant le Tmax (1,5 heure). Il n’y a pas de changement de la Cmax de l’azilsartan. | - |
Mélange de caféine, midazolam, tolbutamide, dextrométhorphane, fexofénadine | EC | L’azilsartan administré à 40 mg pendant 5 jours n’a pas d’effet cliniquement significatif (inhibition ou induction) sur les cytochromes P1A2, P2C9, P2D6, P3A4 ou sur l’activité de la glycoprotéine P. | - |
| EC | L’azilsartan médoxomil administré à 80 mg pendant 5 jours n’a pas d’effet cliniquement significatif (inhibition ou induction) sur les cytochromes P1A2, P2C9, P2D6 ou P3A4. L’ASC et la valeur Cmax de la fexofénadine ont diminué de plus de 25 %, mais le délai Tmax n’a pas changé. | L’utilisation d’azilsartan médoxomil peut avoir un effet sur la glycoprotéine P, mais l’effet clinique n’est pas connu. | |
| Digoxine | EC | Aucune variation pharmacocinétique significative n’a été observée après l’administration concomitante d’azilsartan médoxomil et de digoxine, un substrat de la glycoprotéine P. | - |
Double blocage du système rénine-angiotensine (SRA) avec des ARA, des IECA ou des médicaments à base d’aliskirène | EC | Le double blocage du système rénine- angiotensine avec des ARA, des IECA ou des médicaments contenant de l’aliskirène est contre-indiqué chez les patients atteints de diabète ou d’insuffisance rénale modérée ou grave (TFG < 60 mL/min/1,73 m2) et n’est généralement pas recommandé chez d’autres patients puisqu’un tel traitement a été associé à une incidence accrue d’hypotension grave, d’insuffisance rénale et d’hyperkaliémie. | Voir 2 Contre-indications et 7 Mises en garde et précautions, Double blocage du système rénine-angiotensine (SRA). |
| Fluconazole | EC | L’administration concomitante d’azilsartan et de fluconazole (un inhibiteur puissant du CYP2C9/CYP2C19) augmente l’ASC(0-inf) plasmatique de l’azilsartan de 42 %, la Cmax de 14 % et l’exposition urinaire Ux (0-24) de 48 %. Il n’y a aucun effet significatif sur les valeurs T1/2 (13,0 h p/r à 12,2 h) ou Tmax (1,73 h p/r à 1,76 h) de l’azilsartan. | Il se peut que le CYP2C9/CYP2C19 intervienne dans le métabolisme de l’azilsartan médoxomil, mais l’effet clinique n’est pas connu. |
| Glyburide | EC | L’administration concomitante d’azilsartan et de glyburide n’a pas d’effet sur l’ASC et la Cmax du glyburide. Le délai Tmax du glyburide est avancé de 30 minutes. | - |
| Kétoconazole | EC | L’administration concomitante d’azilsartan et de kétoconazole (un inhibiteur puissant du CYP3A4) réduit l’ASC(0-inf) plasmatique de l’azilsartan de 21 % et la Cmax de 32 %. Les valeurs de Tmax sont retardées d’une heure (3,21 h p/r à 2,06 h). | Il se peut que le CYP3A4 intervienne dans le métabolisme de l’azilsartan médoxomil, mais l’effet clinique n’est pas connu. |
| Sels de lithium | T | Il se peut que la clairance du lithium soit diminuée. | Les taux sériques de lithium doivent être surveillés attentivement si des sels de lithium sont administrés. |
| Metformine | EC | L’administration concomitante d’azilsartan et de metformine ne modifie pas l’ASC ni la valeur Cmax de l’azilsartan. Le délai Tmax de l’azilsartan est retardé de 30 minutes. L’administration concomitante entraîne une diminution de 20 % de l’ASC de la metformine et une diminution de 18 % de la Cmax de la metformine. Le délai Tmax de la metformine ne change pas. | - |
| AINS (agents anti-inflammatoires non stéroïdiens) | T | Chez les patients âgés présentant une déplétion volémique (notamment les patients traités par des diurétiques) ou une fonction rénale compromise, l’administration concomitante d’AINS, y compris les inhibiteurs sélectifs de la COX-2, et d’ARA, y compris l’azilsartan, peut entraîner une détérioration de la fonction rénale, notamment une éventuelle insuffisance rénale aiguë. Ces effets sont généralement réversibles. L’effet antihypertenseur des ARA, notamment de l’azilsartan, peut être atténué par les AINS, notamment par les inhibiteurs sélectifs de la COX-2. | La fonction rénale doit être surveillée périodiquement chez les patients traités par de l’azilsartan et un AINS, y compris les inhibiteurs sélectifs de la COX-2. |
| Pioglitazone | EC | L’administration concomitante n’a pas d’effet sur l’ASC ou le délai Tmax de l’azilsartan ou de la pioglitazone. La valeur Cmax de la pioglitazone augmente de 14 %; la valeur Cmax de l’azilsartan ne change pas. | - |
| Warfarine | EC | L’administration concomitante n’a pas d’effet sur l’ASC ou la valeur Cmax de la warfarine. Aucun changement n’a été observé dans les paramètres pharmacodynamique s (temps de Quick ou RIN). Le délai Tmax de la warfarine S était avancé de 15 minutes; aucun changement n’a été observé pour ce qui est du délai Tmax de la warfarine S. | - |
Légende : É = étude de cas; EC = essai clinique; T = théorique
9.5 Interactions médicament-aliment
Aucune interaction avec la nourriture n’a été établie avec EDARBI.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec les produits de phytothérapie n’a été établie avec EDARBI.
9.7 Interactions médicament-examens de laboratoire
Les interactions avec les essais de laboratoire n’ont pas été établies avec EDARBI.
10 Pharmacologie clinique
10.1 Mode d’action
L’azilsartan médoxomil est un pro médicament qui est hydrolysé en azilsartan pendant l’absorption dans le tractus gastro-intestinal. L’azilsartan est un antagoniste sélectif des récepteurs de sous-type AT1 de l’angiotensine II (ARA).
L’angiotensine II est formée à partir de l’angiotensine I lors d’une réaction catalysée par les enzymes de conversion de l’angiotensine (ECA, kinase II). L’angiotensine II est le principal agent vasopresseur du système rénine-angiotensine (SRA), avec des effets comprenant la vasoconstriction, la stimulation de la synthèse et de la libération d’aldostérone, la stimulation cardiaque et la réabsorption rénale du sodium. L’azilsartan bloque l’effet vasoconstricteur et l’effet de sécrétion d’aldostérone de l’angiotensine II en inhibant de façon sélective la liaison de l’angiotensine II au récepteur AT1 dans de nombreux tissus, notamment dans le muscle lisse vasculaire et la glande surrénale. Son action est par conséquent indépendante de la voie de synthèse de l’angiotensine II.
Un récepteur AT2 est également présent dans de nombreux tissus, mais on ne sait pas si ce récepteur est associé à l’homéostasie cardiovasculaire. L’affinité de l’azilsartan pour le récepteur AT1 est plus de 10 000 fois supérieures à son affinité pour le récepteur AT2.
Comme l’azilsartan n’inhibe pas l’ECA (kinase II), il ne devrait pas avoir d’effet sur la réponse à la bradykinine. On ignore si cette différence a une importance clinique.
Le blocage du récepteur de l’angiotensine II inhibe la rétroaction négative de l’angiotensine II régulant la sécrétion de rénine, mais l’augmentation de l’activité de la rénine plasmatique qui en résulte et le taux d’angiotensine II en circulation ne compensent pas l’effet de l’azilsartan sur la pression artérielle.
10.2 Pharmacodynamie
L’azilsartan inhibe en fonction de la dose les effets vasopresseurs d’une perfusion d’angiotensine II. Une seule dose d’azilsartan équivalant à 32 mg d’azilsartan médoxomil a inhibé l’effet vasopresseur maximal d’environ 90 % à la concentration maximale et d’environ 60 % après 24 heures. On a observé une augmentation des concentrations plasmatiques d’angiotensine I et II et de l’activité de la rénine plasmatique en même temps qu’une diminution des concentrations plasmatiques d’aldostérone après une seule administration ou des administrations répétées d’EDARBI à des sujets en bonne santé; aucun effet cliniquement significatif sur le potassium ou le sodium sériques n’a été observé.
L’effet hypertenseur observé avec EDARBI a été plus faible chez les patients noirs, qui ont tendance à présenter une hypertension à rénine basse.
Effet sur l’électrocardiographie : On a effectué une étude croisée à double insu et à répartition aléatoire, contrôlée par placebo et par comparateur actif pour évaluer la capacité d’allongement de l’intervalle QTc de l’azilsartan chez des sujets en bonne santé (n = 58). L’azilsartan médoxomil a été administré en une seule dose de 320 mg. Aucun effet significatif sur le plan clinique ou statistique n’a été observé sur l’intervalle QTc.
10.3 Pharmacocinétique
Tableau 4 - Résumé des paramètres pharmacocinétiques estimés (moyenne arithmétique ± É-T) pour l’azilsartan après l’administration de doses unique et multiples d’azilsartan médoxomil chez des sujets en bonne santé
| N | Cmax | T1/2 | ASC | |||||||
| (ng/mL) | (h) | (ng∙hr/mL) | ||||||||
| Azilsartan médoxomil à 40 mg, dose unique | 47 | 2,549 ± 824 | 11.70 ± 2.83 | 21,036 ± 7,061 | ||||||
| Azilsartan médoxomil à 80 mg, dose unique | 74 | 5,170 ± 1,491 | 11.38 ± 2.03 | 40,010 ± 11,043 | ||||||
| Azilsartan médoxomil à 40 mg, doses multiples à l’état d’équilibre | 23 | 2,554 ± 652 | ND | 18,156 ± 5,146 | ||||||
| Azilsartan médoxomil à 80 mg, doses multiples à l’état d’équilibre | 53 | 5,626 ± 1,273 | ND | 42,488 ± 11,169 | ||||||
N : nombre de sujets. Cmax : concentration plasmatique maximale
t1/2 : demi-vie d’élimination.
ASC : aire sous la courbe de la concentration plasmatique; l’ASC0-inf correspond à une dose unique et l’ASC0-tau à des doses multiples.
ND : non déterminé.
Absorption
L’azilsartan médoxomil est rapidement hydrolysé en azilsartan, un antagoniste sélectif des récepteurs AT1 de l’angiotensine, dans le tractus gastro-intestinal pendant l’absorption. La proportionnalité de l’exposition à la dose a été établie pour l’azilsartan dans la plage posologique de l’azilsartan médoxomil de 20 mg à 320 mg après l’administration d’une dose unique ou de doses multiples.
La biodisponibilité absolue estimée de l’azilsartan médoxomil en fonction des concentrations d’azilsartan est d’environ 60 %. Après l’administration orale d’azilsartan médoxomil, les concentrations plasmatiques maximales (Cmax) d’azilsartan sont atteintes en 1,5 à 3 heures. Les aliments n’ont pas d’effet sur la biodisponibilité de l’azilsartan.
Distribution
Le volume de distribution de l’azilsartan est d’environ 16 L. L’azilsartan a une forte affinité de liaison pour les protéines plasmatiques humaines (> 99 %), principalement l’albumine sérique. La liaison aux protéines est constante à des concentrations plasmatiques d’azilsartan très supérieures à la plage atteinte avec les doses recommandées. Chez le rat, une radioactivité minime associée à l’azilsartan a traversé la barrière hémato-encéphalique. L’azilsartan et tous les métabolites associés ont traversé la barrière placentaire chez des rates gravides et ont été distribués aux fœtus.
Métabolisme
L’azilsartan est métabolisé en deux métabolites principaux. Le principal métabolite dans le plasma est formé par O-déalkylation (métabolite M-II) et le métabolite mineur est formé par décarboxylation (métabolite M-I). Chez l’humain, l’exposition systémique au principal métabolite était d’environ 50 % d’azilsartan et l’exposition systémique au métabolite mineur était inférieure à 1 % d’azilsartan. M-I et M-II ne contribuent pas à l’activité pharmacologique d’EDARBI. La principale enzyme responsable du métabolisme de l’azilsartan est le CYP2C9.
Élimination
Après l’administration d’une dose orale d’azilsartan médoxomil marqué au carbone 14, environ 55 % de la radioactivité a été récupérée dans les fèces et environ 42 % dans l’urine, avec 15 % de la dose excrétée dans l’urine sous forme d’azilsartan. La demi-vie d’élimination de l’azilsartan est d’environ 11 heures et la clairance rénale d’environ 2,3 mL/min. Les concentrations d’azilsartan à l’état d’équilibre sont atteintes en 5 jours et une posologie uniquotidienne répétée n’entraîne pas d’accumulation dans le plasma.
Populations particulières et états pathologiques
L’effet des facteurs démographiques et fonctionnels sur la pharmacocinétique de l’azilsartan a été étudié dans le cadre d’études à dose unique et à doses multiples. Les effets sont modestes et ne nécessitent pas d’ajustement posologique.
- Pédiatrie : La pharmacocinétique de l’azilsartan n’a pas été étudiée chez les patients de moins de 18 ans.
- Gériatrie : La pharmacocinétique de l’azilsartan n’est pas significativement différente entre les sujets jeunes (18 à 45 ans) et les sujets âgés (65 à 85 ans).
- Sexe : La pharmacocinétique de l’azilsartan n’est pas significativement différente entre les hommes et les femmes. Aucun ajustement posologique n’est nécessaire en fonction du sexe.
- Origine ethnique : La pharmacocinétique de l’azilsartan n’est pas significativement différente entre la population noire et la population blanche.
- Insuffisance hépatique : EDARBI n’a pas été étudié chez les patients présentant une insuffisance hépatique grave et son utilisation n’est donc pas recommandée chez ce groupe de patients. L’exposition totale (ASC) augmente de 64 % chez les sujets atteints d’insuffisance hépatique modérée et de 28 % chez les sujets atteints d’insuffisance hépatique légère.
- Insuffisance rénale: L’exposition totale à l’azilsartan, après une dose unique d’azilsartan médoxomil, augmente respectivement de 30 %, 25 % et 96 % chez les sujets atteints d’insuffisance rénale légère, modérée et grave. L’azilsartan n’est pas éliminé de la circulation générale au cours de l’hémodialyse.
11 Conservation, stabilité et mise au rebut
Entreposer à une température entre 15 °C et 30 °C. Garder le contenant bien fermé. Protéger de la lumière et de l’humidité.
12 Instructions particulières de manipulation
Ne pas reconditionner EDARBI.
Délivrer et entreposer EDARBI dans son contenant d’origine avec le dessiccatif fourni pour protéger EDARBI de la lumière et de l’humidité.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutique
Substances médicamenteuses
Nom propre: Azilsartan médoxomil
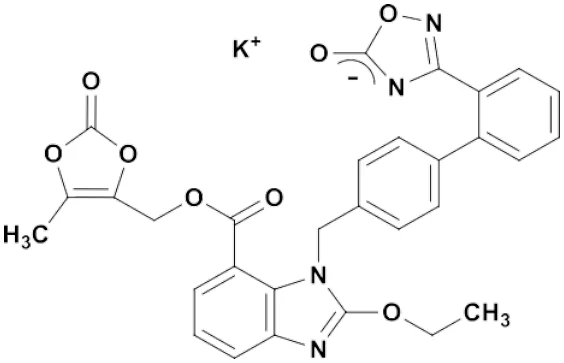
Nom chimique: Sel monopotassique du 2-éthoxy-1- {[2’-(5-oxo-4,5-dihydro-1,2,4 oxadiazol-3-yl) -1,1’-biphényl-4-yl] méthyl} -1H-benzimidazole-7-carboxylate de (5-méthyl-2-oxo-1,3-dioxol-4-yl) méthyle
Formule moléculaire : Azilsartan médoxomil (sous forme de potassium)
(C30H23KN4O8)
Masse moléculaire: 606,62 g/mol (Azilsartan médoxomil : 568,53 g/mol)
Formule de structure:
Propriétés physicochimiques
Solubilité: L’azilsartan médoxomil (sous forme de potassium) est pratiquement insoluble dans l’eau et librement soluble dans le méthanol.
14 Études cliniques
14.1 Études cliniques par indication
Tableau 5 - Aspects démographiques et méthodologie de l’essai
| Essai no | Méthodologie de | Posologie, voie | Sujets d’étude | Âge moyen | Sexe (H/F) |
| l'essai | d’administration et | (n) | (tranche) | ||
| durée | |||||
| Étude 1 | À double insu, à répartition aléatoire et contrôlée par placebo | EDARBI à 20 mg avec augmentation à 40 mg EDARBI à 40 mg avec augmentation à 80 mg Placebo Administration orale Ajustement posologique de 2 semaines et traitement de 4 semaines | n = 280 n = 285 n = 154 | 56 ans (de 22 à 84 ans) | H : 54 % F : 46 % |
| Étude 2 | À double insu, à répartition aléatoire et contrôlée par placebo | EDARBI à 20 mg EDARBI à 40 mg EDARBI à 80 mg Placebo Administration orale 6 semaines | n = 283 n = 283 n = 285 n = 142 | 58 ans (de 21 à 86 ans) | H : 50 % F : 50 % |
14.2 Résultats de l’étude
Deux études de 6 semaines à répartition aléatoire et à double insu (étude 1 et étude 2) ont comparé l’efficacité d’EDARBI sur la pression artérielle aux doses de 40 mg et de 80 mg avec celle du placebo. Le tableau 5 présente les réductions de la pression artérielle par rapport au placebo d’après les mesures de la pression artérielle en clinique à concentration minimale et de la moyenne sur 24 heures par mesure ambulatoire de la pression artérielle (MAPA) pour les deux études. EDARBI est statistiquement supérieur au placebo pour les mesures de la pression artérielle clinique et de la moyenne sur 24 heures.
Tableau 6 - Variation moyenne par rapport au départ, corrigée en fonction du placebo, de la pression artérielle systolique (PAS) /diastolique (PAD) à la semaine 6 (mm Hg)
# Dose maximale atteinte dans l’étude 1. La posologie pour EDARBI a fait l’objet d’une augmentation forcée à la semaine 2 de 20 à 40 mg et de 40 à 80 mg.
La figure 1 représente les profils de la pression artérielle systolique et diastolique ambulatoire sur 24 heures à la fin de l’étude pour l’étude 1.
| Étude 1 | Étude 2 | ||||||||||
| Pression | Moyenne sur 24 | Pression | Moyenne sur 24 heures par MAPA (Moyenne au départ : 146,2/87,6) | ||||||||
| artérielle en | heures par | artérielle en | |||||||||
| clinique | MAPA | clinique | |||||||||
| (Moyenne au | (Moyenne au | (Moyenne au | |||||||||
| départ : | départ : | départ : | |||||||||
| 157,4/92,5) | 144,9/88,7) | 159,0/91,8) | |||||||||
| EDARBI 40 mg | -14.6 / -6.2 | -13.2 / -8.6 | -12.4 / -7.1 | -12.1 / -7.7 | |||||||
| EDARBI 80 mg | -14.9 / -7.5 | -14.3 / -9.4 | -15.5 / -8.6 | -13.2 / -7.9 | |||||||
Figure 1 : Pression artérielle systolique/diastolique ambulatoire moyenne à la semaine 6 en fonction de la dose et du temps en heures
L’effet antihypertenseur survient en grande partie dans les deux premières semaines suivant l’administration.
EDARBI réduit efficacement la pression artérielle, peu importe l’âge, le sexe ou la race des patients, mais l’effet observé en monothérapie était plus faible, soit environ la moitié, chez les patients noirs, qui ont tendance à avoir un faible taux de rénine, tel qu’observé avec les inhibiteurs de l’ECA et d’autres ARA.
EDARBI à 40 mg et à 80 mg administré en concomitance avec un inhibiteur calcique (amlodipine) ou un diurétique de type thiazidique (chlorthalidone) entraîne des réductions supplémentaires de la pression artérielle.
Lors d’un essai contrôlé, lorsque EDARBI à 40 mg ou à 80 mg a été ajouté au traitement par la chlorthalidone (25 mg), la réduction de la pression artérielle a été plus importante que celle observée avec la chlorthalidone seule. 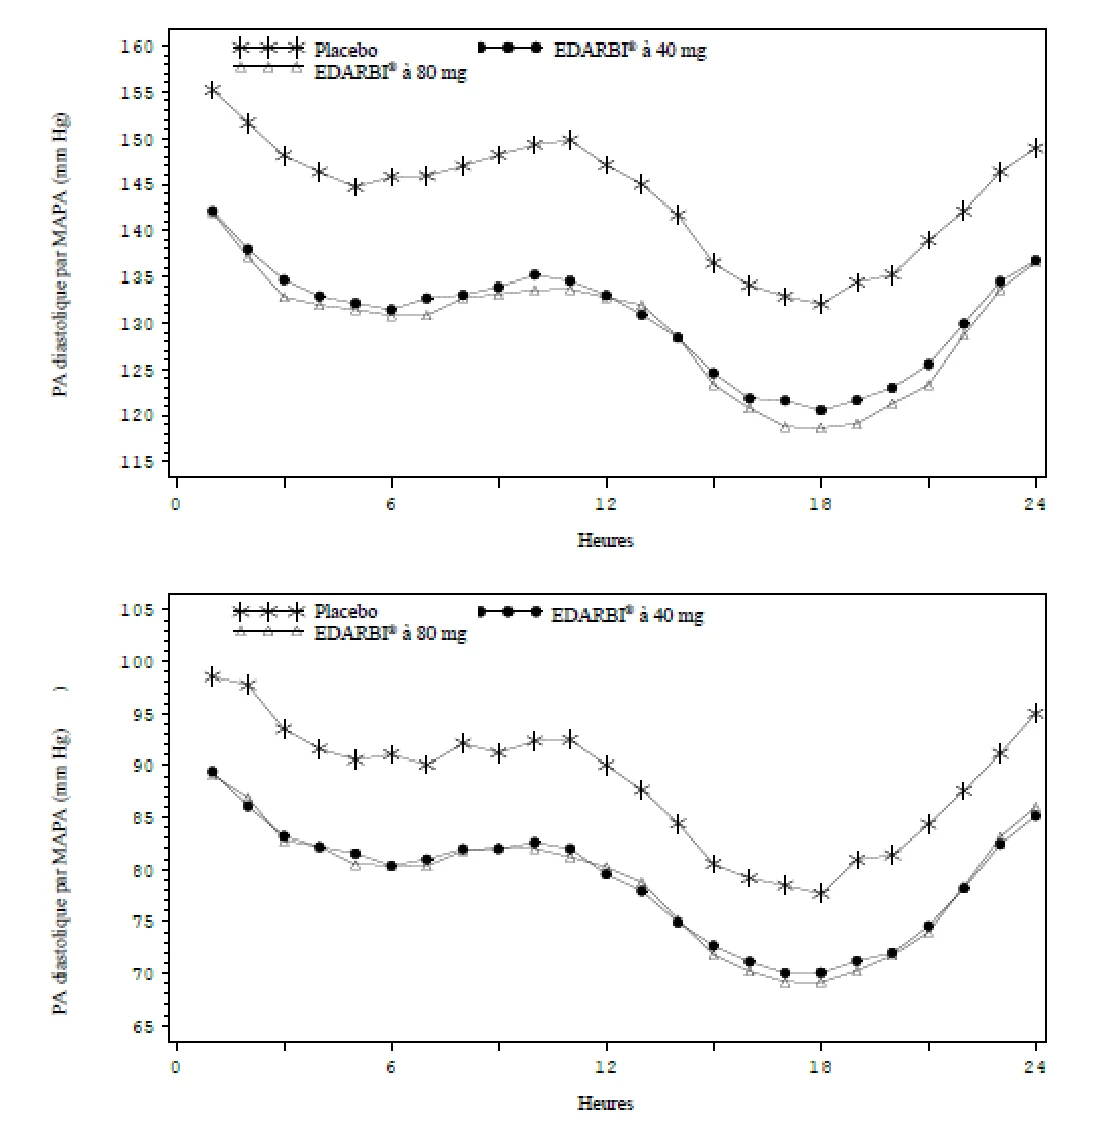
Lors d’un essai contrôlé, lorsque EDARBI à 40 mg ou à 80 mg a été ajouté au traitement par l’amlodipine (5 mg), la réduction de la pression artérielle a été plus importante que celle observée avec l’amlodipine seule.
15 Microbiologie
L’information n’est pas disponible pour ce produit.
16 Toxicologie non clinique
L’azilsartan médoxomil (pro médicament), l’azilsartan (médicament actif) et M-II (principal métabolite chez l’humain) ont été évalués dans le cadre d’un programme d’études sur la toxicologie comprenant des études de doses aiguës et répétées chez les rongeurs et le chien, des études de génotoxicité, des études sur la carcinogénicité chez les rongeurs et des études sur la reproduction et le développement chez le rat et le lapin. Fondamentalement, il y avait recoupement et concordance des résultats des études sur la toxicologie pour l’azilsartan médoxomil et l’azilsartan; par conséquent, la section suivante décrit surtout les résultats des études sur l’azilsartan médoxomil.
Le métabolite M-II avait des effets toxiques aigus de faible degré, sans constatations toxicologiques majeures dans les études à doses répétées, était non carcinogène dans une étude de 26 semaines chez des souris Tg.rasH2 et dans une étude de 2 ans chez le rat, et n’avait pas d’effet sur la fertilité chez le rat.
Toxicité aiguë
L’azilsartan médoxomil administré par voie orale a peu d’effets toxiques aigus chez le rat et le chien. Des doses allant jusqu’à 2 000 mg/kg administrées à des rats et des doses allant jusqu’à 30 mg/kg administrées à des chiens n’ont pas entraîné de signes cliniques graves ni de mortalité. Des diarrhées et vomissements temporaires ont été observés chez le chien à 30 mg/kg. Des signes cliniques graves (notamment des convulsions) se sont manifestés après l’administration d’un bolus intraveineux d’azilsartan médoxomil (≥ 40 mg/kg) chez le rat, avec létalité à 40 mg/kg chez les mâles et à 200 mg/kg chez les femelles.
Toxicité à long terme
Les études sur les effets toxiques de doses orales répétées ont montré que la dose « sans effet indésirable » pour l’azilsartan médoxomil était < 20 mg/kg/jour chez la souris (13 semaines), de 20 mg/kg/jour (mâles) et de 200 mg/kg/jour (femelles) chez le rat (6 mois), et de 60 mg/kg/jour (mâles) et de 12 mg/kg/jour (femelles) chez le chien (6 mois). Une toxicité grave, y compris la mort, est survenue chez des chiens ayant reçu de l’azilsartan médoxomil à 300 mg/kg/jour (mâles) et ≥ 100 mg/kg/jour (femelles). Après l’administration de 300 mg/kg/jour (mâles) et de 100 mg/kg/jour (femelles) d’azilsartan lors de l’étude à long terme chez le chien, l’exposition systémique à l’azilsartan à 6 mois était environ 7 fois plus élevée (chez les mâles et les femelles) que l’exposition à la dose maximale recommandée chez l’humain. Les résultats cliniques et de pathologie clinique et les lésions pathologiques dans plusieurs organes (y compris le rein, le tractus gastro-intestinal et le cœur) reflètent des effets consécutifs à l’urémie et à une altération de l’équilibre hydrique ou à un mauvais état général. Des décès ont été signalés chez la souris à des doses 200 mg/kg/jour. Aucun décès n’est survenu chez des rats ayant reçu ≤ 2 000 mg/kg/jour pendant 6 mois.
Les effets hématologiques chez les animaux comprenaient des diminutions des paramètres érythroïdes, notamment de la numération érythrocytaire, de la concentration d’hémoglobine et de l’hématocrite. Les variations des résultats biologiques comprenaient des augmentations des taux d’azote uréique du sang, de créatinine et du cholestérol total, ainsi que des diminutions des taux de triglycérides, de sodium, de chlorure et de calcium. Des augmentations des taux sériques/plasmatiques de l’aspartate aminotransférase, de l’alanine aminotransférase et de la phosphatase alcaline ont été observées après l’administration de doses relativement élevées. L’excrétion urinaire du sodium et du chlorure avait diminué.
On a fait des constatations histopathologiques dans l’estomac et les reins des rongeurs et des chiens, ainsi que dans les glandes surrénales des rats, y compris des modifications dans l’estomac glandulaire chez la souris, le rat et le chien. Quant au rein, on considère que l’hypertrophie ou l’hyperplasie de l’appareil juxtaglomérulaire est due aux effets pharmacologiques de l’azilsartan sur le SRAA. Une dilatation des tubules rénaux, une basophilie, une vacuolisation et une régénération ont été observées chez la souris, le rat et le chien. Ces constatations histopathologiques dans le rein (et dans l’estomac lors d’une étude chez le rat) ont été faites lors des études sur la toxicité avec des doses répétées, à des niveaux d’exposition systémique comparables à ceux de la dose de 80 mg/jour, soit la dose maximale recommandée chez l’humain. Une atrophie de la zone glomérulée de la corticosurrénale, considérée comme un effet pharmacologique, a été observée chez le rat à des valeurs d’exposition systémique à l’azilsartan inférieures à la dose maximale recommandée chez l’humain de 80 mg/jour. La réversibilité de l’atrophie de la zone glomérulée de la corticosurrénale n’a pas été évaluée dans le cadre d’études non cliniques. Une diminution du poids du cœur a également été observée chez le rat et la souris traités par des doses répétées d’azilsartan médoxomil.
La diminution des paramètres liés aux globules rouges et du poids du cœur, ainsi que les modifications pathologiques dans les reins et l’estomac sont des effets auxquels on s’attend chez les animaux à la suite de l’antagonisme des récepteurs de type 1 (AT1) de l’angiotensine II. Un supplément de solution saline a permis d’éliminer ou d’atténuer ces effets chez le rat.
Mutagénicité
Les résultats des tests d’aberrations structurelles étaient positifs pour l’azilsartan médoxomil, l’azilsartan et M-II lors de l’essai cytogénétique effectué à partir de cellules pulmonaires de hamster chinois. L’azilsartan médoxomil, l’azilsartan et M-II étaient dépourvus de potentiel génotoxique dans les tests de mutagénicité bactérienne (Ames); les résultats aux tests in vitro de mutation directe sur des cellules ovariennes de hamster chinois et de mutation génétique au locus tk mené sur des cellules de lymphome de souris étaient négatifs pour l’azilsartan; et les résultats aux tests de synthèse non programmée de l’ADN chez le rat et aux tests in vivo du micronoyau de la moelle osseuse chez la souris et/ou le rat étaient négatifs pour l’azilsartan médoxomil et l’azilsartan.
Pouvoir cancérogène / cancérogénicité
L’azilsartan médoxomil n’était pas cancérogène lorsqu’il a été évalué dans une étude de 26 semaines chez des souris transgéniques (Tg.rasH2) (dose maximale testée de 450 mg/kg/jour) et une étude de 2 ans chez des rats (dose maximale testée de 600 mg/kg/jour) avec des expositions systémiques à l’azilsartan 7 et 17 fois (souris mâles et femelles) et 25 et 28 fois (rats mâles et femelles) supérieures à l’exposition moyenne à l’azilsartan chez l’humain recevant la dose maximale recommandée chez l’humain (80 mg d’azilsartan médoxomil/jour).
Études sur la reproduction
L’azilsartan médoxomil n’a pas eu d’effet sur la fertilité des rats mâles et femelles à des doses orales allant jusqu’à 1 000 mg/kg/jour, pour lesquelles l’exposition systémique (ASC) à l’azilsartan serait environ 30 fois supérieure à l’exposition à l’azilsartan médoxomil avec la dose maximale recommandée chez l’humain, qui est de 80 mg/jour.
Dans les études sur le développement prénatal et postnatal chez le rat, on a observé des effets indésirables sur la viabilité des progénitures, un retard d’éruption des incisives et une dilatation du bassinet avec hydronéphrose lorsque l’azilsartan médoxomil était administré à des rates gravides entre le jour 6 de la gestation et le jour 21 de la lactation à raison de 10 mg/kg/jour (marge d’exposition estimée 4,5 fois la dose maximale recommandée chez l’humain d’après les données sur l’ASC de rates non gravides). Des études semblables sur l’azilsartan chez le rat ont entraîné pour une génération une dilatation du bassinet/uretère (≥ 0,3 mg/kg/jour), une diminution du poids corporel et de la survie et une augmentation de l’incidence des aspérités sur la surface rénale (≥ 10 mg/kg/jour), ainsi que des effets sur la reproduction pour une génération (30 mg/kg/jour).
L’azilsartan médoxomil n’était pas tératogène lorsqu’il était administré à des doses orales allant jusqu’à 1 000 mg/kg/jour à des rates gravides ou jusqu’à 50 mg/kg/jour à des lapines gravides. Cependant, une toxicité embryofoetale a été observée à des doses d’azilsartan médoxomil de 1 000 mg/kg/jour chez le rat (dilatation du bassinet et côtes surnuméraires courtes) et de 50 mg/kg/jour chez le lapin (augmentation des pertes post-implantation, décès d’embryons et de fœtus et diminution du nombre de fœtus vivants), avec une exposition systémique à l’azilsartan aux doses « sans effet indésirable » (100 et 30 mg/kg/jour, respectivement) estimée à 20 et 9 fois celle à la dose maximale recommandée chez l’humain. Une toxicité embryofoetale a également été signalée chez le rat avec des doses d’azilsartan ≥ 30 mg/kg/jour (retard d’ossification des vertèbres caudales) et de 100 mg/kg/jour (diminution du poids corporel des fœtus mâles) et à 500 mg/kg/jour chez le lapin (augmentation des pertes post-implantation). L’azilsartan a traversé le placenta et a été trouvé dans les fœtus de rates gravides et a également été excrété dans le lait des rates en lactation.