


Monographie de produit - Enalapril (Frosst A Division of Merck Canada)
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique/ teneur | Ingrédients non médicinaux |
| Orale | Comprimés* à 2,5 mg, à 5 mg, à 10 mg et à 20 mg | Amidon de maïs, lactose, stéarate de magnésium, amidon prégélifié et bicarbonate de sodium. Les comprimés à 10 mg et 20 mg renferment également de l’oxyde de fer rouge ou jaune, ou les deux. Voir la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT. |
* Il n’est pas conseillé de fractionner les comprimés ENALAPRIL. Chaque comprimé renferme 2,5, 5, 10 ou 20 mg de maléate d’énalapril présent sous forme de 2, 4, 8 ou 16 mg d’énalapril sodique.
INDICATIONS ET USAGE CLINIQUE
ENALAPRIL (énalapril) est indiqué pour :
- le traitement de l’hypertension essentielle et rénovasculaire
- le traitement de l’insuffisance cardiaque symptomatique
Hypertension
ENALAPRIL est indiqué pour le traitement de l’hypertension essentielle et rénovasculaire. Le médicament est habituellement administré en association avec d’autres produits, en particulier des diurétiques thiazidiques.
L’administration d’ENALAPRIL exige que l’on tienne compte des risques d’œdème angioneurotique (voir MISES EN GARDE ET PRÉCAUTIONS).
Personnes âgées (> 65 ans) : Voir POSOLOGIE ET ADMINISTRATION.
Enfants (< 16 ans) : ENALAPRIL peut être administré aux enfants (voir POSOLOGIE ET ADMINISTRATION).
Insuffisance cardiaque
ENALAPRIL est indiqué pour le traitement de l’insuffisance cardiaque symptomatique généralement en association avec des diurétiques ou des dérivés digitaliques, ou ces deux médicaments. Chez ces patients, ENALAPRIL soulage les symptômes, augmente le taux de survie et réduit la fréquence des hospitalisations (voir ÉTUDES CLINIQUES pour connaître les résultats et les restrictions des études sur la survie). Le traitement avec ENALAPRIL ne devrait être entrepris que sous étroite surveillance médicale.
Chez les patients asymptomatiques dont l’état est cliniquement stable et qui présentent un dysfonctionnement du ventricule gauche (fraction d’éjection ≤ 35 %), ENALAPRIL réduit le taux d’évolution vers une insuffisance cardiaque manifeste et diminue la fréquence des hospitalisations pour insuffisance cardiaque (voir ÉTUDES CLINIQUES pour connaître les résultats et les restrictions des études sur la survie).
CONTRE-INDICATIONS
ENALAPRIL est contre-indiqué :
- chez les patients qui présentent une hypersensibilité à ce produit ou à l’un des ingrédients de ce produit. Pour connaître la liste complète des ingrédients, veuillez consulter la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT;
- chez les patients qui ont des antécédents d’œdème angioneurotique relié à un traitement antérieur avec un inhibiteur de l’enzyme de conversion de l’angiotensine (ECA);
- chez les patients qui ont des antécédents d’œdème angioneurotique héréditaire ou idiopathique.
Chez les patients atteints de diabète de type 1 ou de type 2, ainsi que chez ceux présentant une insuffisance rénale modérée ou grave (débit de filtration glomérulaire [DFG] < 60 mL/min/1,73 m2), l’utilisation concomitante d’un inhibiteur de l’ECA, y compris ENALAPRIL, avec un médicament contenant de l’aliskiren est contre-indiquée (voir MISES EN GARDE ET PRÉCAUTIONS, Système cardiovasculaire, Double inhibition du système rénine-angiotensine et Fonction rénale, et INTERACTIONS MÉDICAMENTEUSES, Double inhibition du système rénine-angiotensine au moyen d’inhibiteurs de l’ECA, d’antagonistes des récepteurs de l’angiotensine (ARA) ou de médicaments contenant de l’aliskiren).
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
Administrés pendant la grossesse, les inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA) peuvent comporter un risque de morbidité et de mortalité fœtales. Le traitement avec ENALAPRIL devrait être interrompu le plus tôt possible après le diagnostic de grossesse.
Généralités
Œdème angioneurotique : On a rapporté de rares cas d’œdème angioneurotique du visage, des extrémités, des lèvres, de la langue, de la glotte et/ou du larynx chez les patients traités au moyen d’ENALAPRIL. L’œdème angioneurotique peut survenir en tout temps au cours du traitement et menacer la vie.
Dans de très rares cas, on a signalé des décès causés par un œdème angioneurotique associé à un œdème du larynx ou de la langue. Les patients chez qui l’œdème a atteint la langue, la glotte ou le larynx, et plus particulièrement ceux ayant des antécédents d’intervention chirurgicale des voies respiratoires, sont susceptibles de présenter une obstruction des voies respiratoires. Cependant, lorsque l’œdème atteint la langue, la glotte ou le larynx, risquant de causer une obstruction des voies respiratoires, il faut administrer rapidement un traitement approprié pouvant inclure de l’épinéphrine par voie sous-cutanée (0,3 mL à 0,5 mL en solution de 1:1 000) ou avoir recours à des mesures visant à dégager les voies respiratoires, si le cas l’exige.
Dès la survenue de l’œdème angioneurotique, on doit interrompre rapidement l’administration d’ENALAPRIL et surveiller le patient de façon à s’assurer que les symptômes ont complètement disparu avant son départ. Lorsque l’œdème se limite à la langue sans entraîner de détresse respiratoire, il peut être nécessaire de prolonger la période d’observation, car cette réaction peut menacer la vie, et les traitements au moyen d’antihistaminiques et corticostéroïdes pourraient s’avérer insuffisants.
Chez les patients qui ont présenté un œdème angioneurotique, l’administration d’autres doses du médicament est contre-indiquée (voir CONTRE-INDICATIONS).
La fréquence de l’œdème angioneurotique au cours d’un traitement avec un inhibiteur de l’ECA semble être plus élevée chez les patients de race noire que chez les patients des autres races.
Les patients qui ont des antécédents d’œdème angioneurotique sans relation avec un traitement aux inhibiteurs de l’ECA peuvent présenter un risque accru d’œdème angioneurotique lorsqu’ils reçoivent un inhibiteur de l’ECA (voir CONTRE-INDICATIONS).
Les patients qui reçoivent un traitement associant un inhibiteur de l’ECA et un inhibiteur de la protéine mTOR (cible de la rapamycine chez les mammifères, « mammalian target of rapamycin » en anglais) [p. ex., le temsirolimus, le sirolimus, l’évérolimus] peuvent présenter un risque accru d’œdème angioneurotique. La prudence est de mise lorsque ces médicaments sont pris en concomitance (voir INTERACTIONS MÉDICAMENTEUSES).
Réactions anaphylactoïdes dues à l’utilisation de membranes à haute perméabilité : Des réactions anaphylactoïdes ont été rapportées chez des patients hémodialysés au moyen d’un dispositif muni de membranes à haute perméabilité (p. ex., polyacrylonitrile [PAN]) et traités conjointement avec un inhibiteur de l’ECA. La dialyse doit être interrompue dès l’apparition des symptômes suivants : nausées, crampes abdominales, brûlures, œdème angioneurotique, difficulté respiratoire et hypotension sévère. Les antihistaminiques ne sont d’aucun secours pour atténuer les symptômes. Chez ces patients, il faut envisager d’utiliser un autre type de membrane pour la dialyse ou une autre classe d’antihypertenseurs.
Réactions anaphylactoïdes au cours d’une désensibilisation : On a rapporté des cas isolés de réactions anaphylactoïdes soutenues menaçant le pronostic vital chez des patients traités avec des inhibiteurs de l’ECA au cours d’une désensibilisation au venin d’hyménoptères (abeilles, guêpes). Chez ces mêmes patients, de telles réactions ont pu être évitées grâce au retrait temporaire de l’inhibiteur de l’ECA pendant au moins 24 heures, mais elles sont réapparues lors d’une nouvelle exposition effectuée par inadvertance.
Réactions anaphylactoïdes au cours d’une LDL-aphérèse : Dans de rares cas, les patients recevant des inhibiteurs de l’ECA lors d’une LDL-aphérèse (méthode d’épuration sélective des lipoprotéines de basse densité) avec du sulfate de dextran ont présenté des réactions anaphylactoïdes mettant leur vie en danger. Ces réactions ont été évitées en interrompant temporairement le traitement avec l’inhibiteur de l’ECA avant chaque aphérèse.
Système cardiovasculaire
Hypotension : On a rapporté des cas d’hypotension symptomatique après l’administration d’ENALAPRIL, généralement à la suite de la première ou de la deuxième dose, ou après une augmentation de la dose. Ce trouble est toutefois plus susceptible de se manifester chez les patients qui présentent une hypovolémie due à la prise de diurétiques, à un régime hyposodé, à une dialyse, à une diarrhée ou à des vomissements. Chez les patients qui souffrent d’insuffisance cardiaque grave accompagnée ou non d’insuffisance rénale, on a observé une hypotension excessive pouvant donner lieu à une oligurie ou à une urémie évolutive ou aux deux à la fois, et rarement à une insuffisance rénale aiguë ou à la mort. À cause d’un risque de chute de la tension artérielle chez ces patients, on doit entreprendre le traitement sous étroite surveillance médicale, de préférence en milieu hospitalier. On doit également suivre ces patients de près pendant les deux premières semaines de traitement et chaque fois que l’on augmente la dose d’énalapril ou de diurétique, ou des deux médicaments. Ces recommandations s’appliquent également aux patients atteints de cardiopathie ischémique ou de troubles vasculaires cérébraux de nature ischémique, chez qui une baisse excessive de la tension artérielle pourrait provoquer un infarctus du myocarde ou un accident vasculaire cérébral (voir EFFETS INDÉSIRABLES).
Lorsque de l’hypotension se manifeste, il convient de placer le patient en position couchée et de lui administrer, au besoin, une solution physiologique salée en perfusion intraveineuse. La survenue d’une hypotension transitoire n’est pas une contre-indication à la prise de nouvelles doses d’énalapril; le traitement peut être repris sans difficulté une fois que la tension artérielle a été normalisée par une augmentation de la volémie.
Sténose valvulaire : Certaines données théoriques laissent supposer que les patients souffrant de sténose aortique pourraient présenter un risque particulier de réduction de la perfusion coronarienne lors du traitement avec des vasodilatateurs, étant donné que chez ces patients, la diminution de la postcharge est moins prononcée.
Double inhibition du système rénine-angiotensine
Il existe des données indiquant que l’administration d’inhibiteurs de l’ECA, tel que ENALAPRIL, ou d’antagonistes des récepteurs de l’angiotensine (ARA) en association avec l’aliskiren augmente le risque d’hypotension, de syncope, d’AVC, d’hyperkaliémie et de détérioration de la fonction rénale, y compris d’insuffisance rénale, chez les patients atteints de diabète de type 1 ou de type 2, ainsi que chez ceux présentant une insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2). En conséquence, l’utilisation d’ENALAPRIL en association avec des médicaments contenant de l’aliskiren est contre-indiquée chez ces patients (voir CONTRE-INDICATIONS). De plus, l’administration concomitante d’un inhibiteur de l’ECA, y compris ENALAPRIL, avec d’autres inhibiteurs du système rénine-angiotensine, comme les ARA ou les médicaments contenant de l’aliskiren, n’est généralement pas recommandée chez les autres patients, car ce type de traitement a été associé à une hausse des cas d’hypotension grave, d’insuffisance rénale et d’hyperkaliémie.
Oreilles/nez/gorge
Toux : On a rapporté une toux sèche et persistante qui ne disparaît généralement qu’après le retrait d’ ENALAPRIL ou la diminution de la dose.
On devrait tenir compte de cette manifestation dans le diagnostic différentiel de la toux.
Système endocrinien/métabolisme
Hypoglycémie : De rares cas d’hypoglycémie ont été rapportés chez des patients diabétiques traités avec des antidiabétiques oraux ou de l’insuline. On doit aviser les patients diabétiques traités avec des antidiabétiques oraux ou de l’insuline, qui amorcent un traitement au moyen d’un inhibiteur de l’ECA, de surveiller attentivement l’apparition d’une hypoglycémie, surtout au cours du premier mois de traitement avec une telle association. L’hypoglycémie serait plus susceptible de survenir au cours des premières semaines du traitement d’association, ou en présence de dysfonction rénale (voir EFFETS INDÉSIRABLES).
Fonction hématologique
Neutropénie/agranulocytose : Des cas d’agranulocytose et d’aplasie médullaire ont été signalés après l’administration d’inhibiteurs de l’enzyme de conversion de l’angiotensine. On a rapporté plusieurs cas d’agranulocytose et de neutropénie pour lesquels on ne peut exclure une relation de cause à effet avec l’énalapril. L’expérience actuelle avec le médicament montre cependant que de tels cas sont rares. Il faut envisager une numération des leucocytes de façon périodique, notamment chez les patients souffrant d’une maladie du collagène avec atteinte vasculaire ou d’une insuffisance rénale.
Fonctions hépatique/biliaire/pancréatique
Insuffisance hépatique : Une hépatite, un ictère (hépatocellulaire ou cholestatique, ou les deux à la fois), une augmentation des enzymes hépatiques ou de la bilirubine sérique, ou des deux à la fois, se sont produits durant un traitement avec ENALAPRIL chez des patients atteints ou non de troubles hépatiques préexistants (voir EFFETS INDÉSIRABLES). Dans la plupart des cas, un retour aux valeurs normales a suivi l’interruption du traitement.
Si, au cours d’un traitement avec ENALAPRIL, le patient éprouve un symptôme inexpliqué (voir RENSEIGNEMENTS POUR LE CONSOMMATEUR), notamment durant les premières semaines ou les premiers mois, il est recommandé d’effectuer des épreuves complètes de la fonction hépatique ainsi que tout autre examen jugé nécessaire. Au besoin, on doit interrompre l’administration d’ENALAPRIL.
Aucune étude appropriée n’a été menée chez des patients atteints d’une cirrhose ou de toute autre affection hépatique. ENALAPRIL devrait être administré avec de grandes précautions aux patients atteints de troubles hépatiques préexistants. Dans de tels cas, on devrait procéder à une évaluation complète de la fonction hépatique avant d’entreprendre l’administration du médicament et observer attentivement la réponse au traitement et les effets métaboliques.
Réactions nitritoïdes – Or : De rares cas de réactions nitritoïdes (dont les symptômes comprennent une rougeur du visage, des nausées, des vomissements et une hypotension symptomatique) ont été rapportés chez des patients traités au moyen d’or pour injection (aurothiomalate de sodium) ayant reçu un inhibiteur de l’ECA en concomitance, y compris l’énalapril (voir INTERACTIONS MÉDICAMENTEUSES).
Considérations périopératoires
Chirurgie/anesthésie : Au cours d’une chirurgie lourde ou d’une anesthésie avec des agents qui provoquent de l’hypotension, l’énalapril bloque la formation d’angiotensine II secondaire à la libération compensatrice de rénine. Si l’on estime que l’hypotension résulte de ce mécanisme, on peut la corriger par une expansion du volume.
Fonction rénale
Insuffisance rénale : L’inhibition du système rénine-angiotensine-aldostérone peut entraîner des modifications de la fonction rénale chez les personnes vulnérables. Chez les patients dont la fonction rénale peut dépendre de l’activité du système rénine-angiotensine-aldostérone, comme les patients qui présentent une sténose bilatérale de l’artère rénale, une sténose artérielle sur rein unique ou une insuffisance cardiaque grave, le traitement avec des médicaments qui inhibent ce système a été relié à de l’oligurie, à une azotémie évolutive et, quoique rarement, à une insuffisance rénale aiguë ou à la mort. Chez les patients vulnérables, l’administration concomitante de diurétiques peut augmenter ce risque.
L’utilisation d’inhibiteurs de l’ECA, y compris ENALAPRIL, ou d’ARA en association avec des médicaments contenant de l’aliskiren est contre-indiquée chez les patients présentant une insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2) [voir CONTRE-INDICATIONS et INTERACTIONS MÉDICAMENTEUSES, Double inhibition du système rénine-angiotensine au moyen d’inhibiteurs de l’ECA, d’antagonistes des récepteurs de l’angiotensine (ARA) ou de médicaments contenant de l’aliskiren].
Le traitement avec ENALAPRIL devrait comprendre une évaluation adéquate de la fonction rénale.
Hyperkaliémie : Au cours d’études cliniques portant sur l’énalapril, on a observé des taux élevés de potassium sérique (supérieurs à 5,7 mEq/L) chez environ 1 % des patients hypertendus. Dans la plupart des cas, il s’agissait de valeurs isolées qui sont redevenues normales malgré la poursuite du traitement. L’interruption du traitement à cause d’une hyperkaliémie ne s’est avérée nécessaire que chez 0,28 % des patients hypertendus. Les facteurs susceptibles d’entraîner une hyperkaliémie comprennent l’insuffisance rénale, le diabète et l’administration concomitante de diurétiques d’épargne potassique (p. ex., la spironolactone, l’éplérénone, le triamtérène ou l’amiloride), de suppléments potassiques ou de succédanés du sel qui contiennent du potassium. Les suppléments potassiques, les diurétiques d’épargne potassique ou les succédanés du sel qui contiennent du potassium ne devraient être administrés qu’en cas d’hypokaliémie avérée et, de plus, avec prudence et en effectuant des mesures répétées du taux de potassium sérique, car ils peuvent provoquer une augmentation importante de cette valeur, particulièrement chez les patients souffrant d’insuffisance rénale. L’hyperkaliémie peut causer des arythmies graves, voire mortelles. Si l’administration concomitante de ces produits et d’ENALAPRIL est jugée appropriée, la prudence et la réalisation de mesures répétées du taux de potassium sérique s’imposent (voir INTERACTIONS MÉDICAMENTEUSES, Agents qui augmentent le taux de potassium sérique).
Populations particulières
Femmes enceintes : Administrés aux femmes enceintes, les inhibiteurs de l’ECA peuvent comporter un risque de morbidité et de mortalité fœtales ou néonatales. Le traitement avec ENALAPRIL devrait être interrompu le plus tôt possible après le diagnostic de grossesse.
L’utilisation des inhibiteurs de l’ECA pendant les deuxième et troisième trimestres de la grossesse a été associée à des effets défavorables chez le fœtus et le nouveau-né comprenant une hypotension, une hypoplasie crânienne, une anurie, une insuffisance rénale réversible ou permanente et même la mort. Des cas d’oligohydramnios ont aussi été rapportés; ces cas, probablement secondaires à une diminution de la fonction rénale chez le fœtus, ont été associés à des contractures des membres, à des déformations cranio-faciales et à une hypoplasie pulmonaire.
Des cas de prématurité et de persistance du canal artériel et d’autres malformations cardiaques structurelles, de même que des malformations neurologiques, ont été aussi signalés après une exposition au cours du premier trimestre de la grossesse.
On doit surveiller étroitement l’état des nouveau-nés qui ont été exposés in utero aux inhibiteurs de l’ECA afin de déceler tout signe d’hypotension, d’oligurie et d’hyperkaliémie. En cas d’oligurie, il faut veiller à maintenir une tension artérielle et une perfusion rénale adéquates. On peut avoir recours à l’exsanguinotransfusion ou à la dialyse pour remédier à l’hypotension ou à l’insuffisance rénale, ou aux deux à la fois; cependant, l’expérience limitée de ces procédés n’a pas été associée à des bienfaits cliniques significatifs.
Chez le nouveau-né, l’énalapril a été éliminé de la circulation au moyen d’une dialyse péritonéale, ce qui a donné certains résultats sur le plan clinique; l’énalapril pourrait être, en principe, également éliminé par exsanguinotransfusion, bien que ce procédé n’ait pas encore été expérimenté.
Données chez l’animal
Des études menées chez des lapins ont révélé l’effet toxique de l’énalapril pour le fœtus et pour la mère chez quelques-uns des animaux, à des doses de 1 mg/kg/jour ou plus. Cet effet toxique a pu être évité par l’apport complémentaire d’une solution salée à des doses de 3 et de 10 mg/kg/jour, mais non à des doses de 30 mg/kg/jour (50 fois la dose maximale recommandée chez l’humain). L’énalapril ne s’est pas révélé tératogène chez le lapin.
On n’a pas observé de toxicité embryonnaire ni d’effet tératogène chez des rates traitées à des doses d’énalapril atteignant 200 mg/kg/jour (333 fois la dose maximale recommandée chez l’humain). La toxicité embryonnaire qui s’est traduite par une réduction du poids fœtal moyen est survenue chez des rates à qui l’on avait administré 1 200 mg/kg/jour d’énalapril, mais ne s’est pas manifestée lorsque les animaux ont reçu une solution salée complémentaire. Le médicament traverse la barrière placentaire chez les rats et les hamsters.
Femmes qui allaitent : Des traces d’énalapril et d’énalaprilate ont été retrouvées dans le lait maternel humain. L’utilisation des inhibiteurs de l’ECA (ENALAPRIL) n’est pas recommandée pendant l’allaitement.
Enfants (< 16 ans) : L’innocuité et l’effet antihypertensif du médicament ont été étudiés dans des études de courte durée (un mois) chez des patients de 6 à 16 ans (voir POSOLOGIE ET ADMINISTRATION et ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
ENALAPRIL n’est pas recommandé chez les nouveau-nés ni chez les enfants dont le débit de filtration glomérulaire est < 30 mL/min/1,73 m2, étant donné qu’il n’existe aucune donnée chez ces patients.
EFFETS INDÉSIRABLES
ENALAPRIL
Aperçu des effets indésirables
Dans des études cliniques contrôlées, menées auprès de 2 314 patients hypertendus et 363 patients atteints d’insuffisance cardiaque, les effets indésirables les plus sévères ont été les suivants : œdème angioneurotique (0,2 %), hypotension (2,3 %) et insuffisance rénale (5 cas).
Chez les patients hypertendus, une hypotension s’est produite dans 0,9 % des cas et une syncope dans 0,5 % des cas, entraînant l’interruption du traitement chez 0,1 % des patients.
Chez les patients atteints d’insuffisance cardiaque, on a constaté l’apparition d’une hypotension dans 4,4 % des cas et d’une syncope dans 0,8 % des cas, entraînant l’interruption du traitement chez 2,5 % des patients.
Au cours d’études cliniques contrôlées, les effets indésirables les plus fréquents ont été des céphalées (4,8 %), des étourdissements (4,6 %) et de la fatigue (2,8 %). L’interruption du traitement s’est avérée nécessaire chez 6,0 % des 2 677 patients.
Effets indésirables rapportés dans les études cliniques – Hypertension
Puisque les études cliniques sont menées dans des conditions très particulières, les taux d’effets indésirables peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’études cliniques s’avèrent utiles pour déterminer les effets indésirables liés au médicament et leurs taux approximatifs.
Les effets indésirables survenus chez plus de 1 % des patients hypertendus traités avec ENALAPRIL dans le cadre d’études cliniques contrôlées sont présentés ci-dessous. La durée maximale du traitement a été de trois ans chez les patients ayant reçu ENALAPRIL et de 12 semaines chez ceux ayant reçu le placebo.
| Tableau 1 – Hypertension | |||||
ENALAPRIL n = 2 314 | Placebo n = 230 | ||||
| Organisme entier | |||||
| Fatigue | 3,0 | 2,6 | |||
| Troubles orthostatiques | 1,2 | 0,0 | |||
| Asthénie | 1,1 | 0,9 | |||
| Appareil digestif | |||||
| Diarrhée | 1,4 | 1,7 | |||
| Nausées | 1,4 | 1,7 | |||
| Système nerveux/troubles psychiatriques | |||||
| Céphalées | 5,2 | 9,1 | |||
| Étourdissements | 4,3 | 4,3 | |||
| Appareil respiratoire | |||||
| Toux | 1,3 | 0,9 | |||
| Peau | |||||
| Éruptions cutanées | 1,4 | 0,4 | |||
Effets indésirables moins fréquents rapportés dans les études cliniques (< 1 %) – Hypertension
Système cardiovasculaire : hypotension, douleur thoracique, palpitations, infarctus aigu du myocarde
Appareil digestif : vomissements, dysphagie, douleur abdominale
Fonction hématologique : anémie, leucopénie
Hypersensibilité : œdème angioneurotique
Appareil musculosquelettique : crampes musculaires
Système nerveux/troubles psychiatriques : insomnie, nervosité, somnolence, paresthésie
Appareil respiratoire : dyspnée
Peau : prurit, hyperhidrose
Sens : altération du goût
Appareil génito-urinaire : insuffisance rénale, protéinurie, oligurie, impuissance
Effets indésirables rapportés dans les études cliniques – Insuffisance cardiaque
Puisque les études cliniques sont menées dans des conditions très particulières, les taux d’effets indésirables peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’études cliniques s’avèrent utiles pour déterminer les effets indésirables liés au médicament et leurs taux approximatifs.
Les effets indésirables survenus chez plus de 1 % des patients présentant une insuffisance cardiaque traités avec ENALAPRIL sont présentés ci-dessous. La fréquence de ces effets indésirables représente à la fois les taux observés dans les études cliniques contrôlées et non contrôlées (durée maximale du traitement d’environ un an). Chez les patients ayant reçu le placebo, la fréquence des effets indésirables a été obtenue à partir des données provenant des études cliniques contrôlées (durée maximale du traitement de 12 semaines). La proportion de patients atteints d’insuffisance cardiaque grave (classe IV de la NYHA [New York Heart Association]) était respectivement de 29 % et de 43 %, dans les groupes ENALAPRIL et placebo.
| Tableau 2 – Insuffisance cardiaque | |||||
ENALAPRIL n = 673 | Placebo n = 339 | ||||
| Organisme entier | |||||
| Troubles orthostatiques | 2,2 | 0,3 | |||
| Syncope | 2,2 | 0,9 | |||
| Douleur thoracique | 2,1 | 2,1 | |||
| Fatigue | 1,8 | 1,8 | |||
| Douleur abdominale | 1,6 | 2,1 | |||
| Asthénie | 1,6 | 0,3 | |||
| Système cardiovasculaire | |||||
| Hypotension | 6,7 | 0,6 | |||
| Hypotension orthostatique | 1,6 | 0,3 | |||
| Angine de poitrine | 1,5 | 1,8 | |||
| Infarctus du myocarde | 1,2 | 1,8 | |||
| Appareil digestif | |||||
| Diarrhée | 2,1 | 1,2 | |||
| Nausées | 1,3 | 0,6 | |||
| Vomissements | 1,3 | 0,9 | |||
| Système nerveux/troubles psychiatriques | |||||
| Étourdissements | 7,9 | 0,6 | |||
| Céphalées | 1,8 | 0,9 | |||
| Vertiges | 1,6 | 1,2 | |||
| Appareil respiratoire | |||||
| Toux | 2,2 | 0,6 | |||
| Bronchite | 1,3 | 0,9 | |||
| Dyspnée | 1,3 | 0,4 | |||
| Pneumonie | 1,0 | 2,4 | |||
| Peau | |||||
| Éruptions cutanées | 1,3 | 2,4 | |||
| Appareil génito-urinaire | |||||
| Infection urinaire | 1,3 | 2,4 | |||
Effets indésirables moins fréquents rapportés dans les études cliniques (< 1 %) – Insuffisance cardiaque
Système cardiovasculaire : palpitations
Appareil musculosquelettique : crampes musculaires
Système nerveux/troubles psychiatriques : insomnie
Peau : prurit
Sens : altération du goût
Appareil génito-urinaire : insuffisance rénale, impuissance
Anomalies dans les résultats hématologiques et biologiques
Hyperkaliémie : (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale)
Créatinine, azote uréique sanguin : On a noté une augmentation des taux d’azote uréique sanguin et de créatinine sérique chez environ 20 % des patients souffrant d’hypertension rénovasculaire et chez environ 0,2 % des patients atteints d’hypertension essentielle traitée avec ENALAPRIL seul.
Chez des patients atteints d’insuffisance cardiaque et recevant également des diurétiques ou des dérivés digitaliques ou les deux médicaments, on a constaté, dans environ 9,7 % des cas, une augmentation des taux d’azote uréique sanguin et de créatinine sérique, généralement réversible à l’interruption du traitement avec ENALAPRIL ou du traitement concomitant.
Hémoglobine et hématocrite : On a observé fréquemment une diminution de l’hémoglobine et de l’hématocrite (baisse moyenne d’environ 0,34 g/100 mL et 1,0 vol/100 mL, respectivement) chez des patients hypertendus ou atteints d’insuffisance cardiaque, traités avec ENALAPRIL, mais ces baisses étaient rarement significatives sur le plan clinique. Dans des études cliniques, moins de 0,1 % des patients ont dû interrompre le traitement à cause d’une anémie.
Fonction hépatique : On a noté, dans certains cas, une augmentation des enzymes hépatiques ou des taux de bilirubine sérique, ou ces deux constantes (voir MISES EN GARDE ET PRÉCAUTIONS).
Enfants : Dans une étude clinique contrôlée par placebo d’une durée de quatre semaines, 110 enfants hypertendus (âgés de 6 à 16 ans) ont reçu le médicament pendant 14 jours, parmi lesquels 51 ont été traités pendant une période de quatre semaines. Les effets indésirables rapportés chez les enfants ont été les mêmes que ceux rapportés chez les adultes.
Effets indésirables rapportés après la commercialisation du produit
Effets indésirables rapportés au cours d’études non contrôlées ou après la commercialisation du médicament : Lors d’études cliniques, d’autres effets indésirables graves survenus après la commercialisation du produit et des effets indésirables survenus chez 0,5 % à 1,0 % des patients atteints d’hypertension ou d’insuffisance cardiaque sont présentés ci-dessous en ordre décroissant de gravité dans chaque catégorie :
Organisme entier
Réactions anaphylactoïdes (voir MISES EN GARDE ET PRÉCAUTIONS).
Système cardiovasculaire
Arrêt cardiaque; infarctus du myocarde ou accident vasculaire cérébral, probablement secondaires à une hypotension excessive chez les patients à risque élevé (voir MISES EN GARDE ET PRÉCAUTIONS); embolie et infarctus pulmonaires; œdème pulmonaire; angine de poitrine; arythmie notamment tachycardie et bradycardie auriculaires; fibrillation auriculaire; palpitations, phénomène de Raynaud.
Système endocrinien
Syndrome d’antidiurèse inappropriée.
Appareil digestif
Iléus, pancréatite, insuffisance hépatique, hépatite (jaunisse hépatocellulaire ou cholestatique), anomalies de la fonction hépatique (voir MISES EN GARDE ET PRÉCAUTIONS), méléna, anorexie, dyspepsie, constipation, glossite, stomatite, sécheresse de la bouche.
Fonction hématologique
Rares cas de neutropénie, thrombopénie, anémie hémolytique et aplasie médullaire.
Métabolisme
De rares cas d’hypoglycémie ont été rapportés chez des patients diabétiques traités avec des antidiabétiques oraux ou de l’insuline (voir MISES EN GARDE ET PRÉCAUTIONS).
Appareil musculosquelettique
Crampes musculaires.
Système nerveux/troubles psychiatriques
Vertiges, dépression, confusion, ataxie, somnolence, insomnie, nervosité, neuropathie périphérique (p. ex., paresthésie, dysesthésie), rêves bizarres.
Appareil respiratoire
Bronchospasme, rhinorrhée, mal de gorge et enrouement, asthme, infection des voies respiratoires supérieures, infiltrats pulmonaires, pneumonite à éosinophiles.
Peau
Dermatite exfoliative, épidermolyse bulleuse toxique, syndrome de Stevens-Johnson, pemphigus, zona, érythème polymorphe, urticaire, prurit, alopécie, bouffées vasomotrices, diaphorèse, photosensibilité.
Sens
Vision brouillée, altération du goût, anosmie, acouphène, conjonctivite, sécheresse des yeux, larmoiement, hypoacousie.
Appareil génito-urinaire
Insuffisance rénale, oligurie, dysfonction rénale (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION), douleur au flanc, gynécomastie, impuissance.
On a rapporté un groupe de symptômes pouvant comprendre l’ensemble ou certaines des caractéristiques suivantes : fièvre, sérite, vascularite, myalgie/myosite, arthralgie/arthrite, présence d’anticorps antinucléaires, élévation de la vitesse de sédimentation globulaire, éosinophilie et leucocytose. Des éruptions cutanées, une photosensibilité ou d’autres manifestations dermatologiques peuvent se présenter. Ces symptômes peuvent disparaître avec l’interruption du traitement.
Des cas d’œdème angioneurotique intestinal ont été rapportés très rarement avec les inhibiteurs de l’enzyme de conversion de l’angiotensine, y compris l’énalapril.
Analyses de laboratoire : Hyponatrémie.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Hypotension – Patients qui prennent des diurétiques : Les patients qui prennent des diurétiques, en particulier ceux qui en prennent depuis peu, peuvent présenter, à l’occasion, une baisse importante de la tension artérielle après l’administration de la dose initiale d’énalapril. Les risques d’effets hypotensifs peuvent être réduits soit par l’interruption de la prise de diurétiques, soit par l’augmentation de l’apport de sel avant le début du traitement à l’énalapril (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION).
Agents qui augmentent le taux de potassium sérique : Comme l’énalapril diminue la production d’aldostérone, il peut s’ensuivre une élévation du taux de potassium sérique. Les diurétiques d’épargne potassique tels que la spironolactone, l’éplérénone, le triamtérène et l’amiloride, ou encore les suppléments potassiques, ne devraient être administrés qu’en cas d’hypokaliémie avérée et, de plus, avec prudence et en effectuant des mesures répétées du taux de potassium sérique, particulièrement chez les patients souffrant d’insuffisance rénale, car ils peuvent provoquer une augmentation importante de cette valeur. Les succédanés du sel qui contiennent du potassium devraient être également utilisés avec circonspection (voir MISES EN GARDE ET PRÉCAUTIONS, Hyperkaliémie).
Agents qui provoquent la libération de rénine : L’effet antihypertensif d’ENALAPRIL est accentué par des antihypertenseurs qui provoquent la libération de rénine (p. ex., les diurétiques).
Agents qui agissent sur l’activité du système nerveux sympathique : Les substances qui agissent sur l’activité du système nerveux sympathique (p. ex., les ganglioplégiques et les adrénolytiques) peuvent être administrées, mais avec précaution. Les médicaments qui bloquent les récepteurs bêta-adrénergiques ajoutent un certain effet antihypertensif à celui de l’énalapril.
Sels de lithium : Comme c’est le cas avec d’autres médicaments qui éliminent le sodium, il se peut que la clairance du lithium soit réduite. Par conséquent, on doit surveiller avec beaucoup d’attention les taux de lithium sérique lorsqu’on administre des sels de lithium.
Anti-inflammatoires non stéroïdiens (AINS), y compris les inhibiteurs sélectifs de la cyclo-oxygénase-2 : L’administration concomitante d’un anti-inflammatoire non stéroïdien, y compris les inhibiteurs sélectifs de la cyclo-oxygénase-2 (inhibiteurs de la COX-2), peut diminuer l’effet antihypertensif de l’énalapril. Chez certains patients qui présentent une atteinte de la fonction rénale (p. ex., patients âgés ou présentant une hypovolémie, y compris ceux qui prennent des diurétiques) et qui suivent un traitement avec un AINS, y compris les inhibiteurs sélectifs de la COX-2, l’administration concomitante d’un inhibiteur de l’ECA ou d’un antagoniste des récepteurs de l’angiotensine II peut entraîner une détérioration plus marquée de la fonction rénale. Des cas d’insuffisance rénale aiguë, généralement réversibles, ont également été rapportés. Par conséquent, on doit user de prudence lorsqu’on administre conjointement de tels médicaments dans cette population de patients.
Double inhibition du système rénine-angiotensine au moyen d’inhibiteurs de l’ECA, d’antagonistes des récepteurs de l’angiotensine (ARA) ou de médicaments contenant de l’aliskiren : La double inhibition du système rénine
-angiotensine au moyen d’inhibiteurs de l’ECA, d’ARA ou de médicaments contenant de l’aliskiren est contre-indiquée chez les patients atteints de diabète ou présentant une insuffisance rénale, et n’est généralement pas recommandée chez les autres patients, car ce type de traitement a été associé à une hausse des cas d’hypotension grave, d’insuffisance rénale et d’hyperkaliémie (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Système cardiovasculaire, Double inhibition du système rénine-angiotensine et Fonction rénale).
Or : De rares cas de réactions nitritoïdes (dont les symptômes comprennent une rougeur du visage, des nausées, des vomissements et une hypotension symptomatique) ont été rapportés chez des patients traités au moyen d’or pour injection (aurothiomalate de sodium) ayant reçu un inhibiteur de l’ECA en concomitance, y compris l’énalapril (voir MISES EN GARDE ET PRÉCAUTIONS).
Inhibiteurs de la protéine mTOR (cible de la rapamycine chez les mammifères) : Les patients traités conjointement avec un inhibiteur de la protéine mTOR (p. ex., le temsirolimus, le sirolimus, l’évérolimus) peuvent présenter un risque accru d’œdème angioneurotique. La prudence est de mise lorsque ces médicaments sont pris en concomitance (voir MISES EN GARDE ET PRÉCAUTIONS).
Interaction médicament-aliment
L’absorption de l’énalapril n’est pas modifiée par la présence d’aliments dans le tube digestif.
POSOLOGIE ET ADMINISTRATION
ENALAPRIL pour administration orale seulement
Considérations posologiques
- L’absorption d’ENALAPRIL n’est pas influencée par l’ingestion d’aliments.
- La posologie doit être ajustée en fonction des besoins de chaque patient.
- Les patients hémodialysés doivent faire l’objet d’une attention spéciale.
- Il n’est pas conseillé de fractionner les comprimés ENALAPRIL.
Dose recommandée et ajustement de la posologie
Hypertension : Avant de commencer le traitement, il faut tenir compte du traitement antihypertensif précédent, du degré d’augmentation de la tension artérielle et de la restriction sodée; il peut être nécessaire d’ajuster la posologie des autres antihypertenseurs administrés simultanément avec ENALAPRIL.
La dose initiale recommandée chez les patients qui ne prennent pas de diurétiques est de 5 mg, une fois par jour. La posologie doit être ajustée en fonction de la réponse de la tension artérielle. La posologie habituelle varie de 10 mg à 40 mg par jour, administrés en une seule fois ou fractionnés en deux doses. Chez certains patients qui reçoivent une seule dose par jour, l’effet antihypertensif peut diminuer vers la fin de la période entre les doses. Dans ce cas, on doit envisager d’augmenter la posologie ou de passer à une administration biquotidienne. Si la tension artérielle n’est pas maîtrisée, on peut ajouter un diurétique au traitement.
La dose quotidienne maximale est de 40 mg. Il n’est pas recommandé de dépasser cette dose au
-delà de cette limite en raison des risques accrus d’effets indésirables.
Une hypotension symptomatique peut se manifester à l’occasion, à la suite de l’administration de la dose initiale d’ENALAPRIL, mais est plus susceptible de se produire chez les patients qui prennent déjà un diurétique. Dans la mesure du possible, il faut interrompre le traitement aux diurétiques pendant deux à trois jours avant d’entreprendre le traitement avec ENALAPRIL, afin de réduire les risques d’hypotension (voir MISES EN GARDE ET PRÉCAUTIONS).
Si le traitement au moyen du diurétique ne peut être interrompu, on doit alors administrer une dose initiale de 2,5 mg afin de vérifier l’apparition éventuelle d’une hypotension excessive.
À ce jour, le manque de données concernant l’utilisation d’ ENALAPRIL dans le traitement de l’hypertension aiguë ou maligne ne permet pas de recommander le médicament dans de tels cas.
Enfants (< 16 ans) : La dose initiale recommandée est de 0,08 mg/kg jusqu’à un maximum de 5 mg une fois par jour. La posologie doit être ajustée en fonction de la réponse de la tension artérielle. Des doses supérieures à 0,58 mg/kg (ou excédant 40 mg) n’ont pas fait l’objet d’études chez les enfants (voir ACTION ET PHARMACOLOGIE CLINIQUE). ENALAPRIL n’est pas recommandé chez les nouveau-nés ni chez les enfants dont la filtration glomérulaire est < 30 mL/min/1,73 m2, étant donné qu’il n’existe aucune donnée chez ces patients.
Personnes âgées (> 65 ans) : La dose initiale devrait être de 2,5 mg. Certaines personnes âgées peuvent réagir plus fortement au traitement avec ENALAPRIL que des patients plus jeunes.
Ajustement de la posologie dans l’insuffisance rénale : (voir MISES EN GARDE ET PRÉCAUTIONS, Réactions anaphylactoïdes dues à l’utilisation de membranes à haute perméabilité)
Chez les patients hypertendus, la posologie devrait être réduite selon le tableau suivant :
| Fonction rénale | Clairance de la créatinine mL/min (mL/s) | Dose initiale mg/jour |
| Normale | > 80 mL/min (> 1,33 mL/s) | 5 mg |
| Légèrement diminuée | ≤ 80 à > 30 mL/min (≤ 1,33 à > 0,50 mL/s) | 5 mg |
| Modérément ou gravement diminuée | ≤ 30 mL/min (≤ 0,50 mL/s) | 2,5 mg |
| Hémodialyse | – | 2,5 mg le jour de la dialysex |
x L’énalaprilate est dialysable. Les jours où les patients ne subissent pas de dialyse, on ajustera la posologie en fonction de la tension artérielle.
Insuffisance cardiaque : ENALAPRIL est généralement administré en association avec un diurétique ou un dérivé digitalique, ou les deux à la fois. On doit surveiller attentivement la tension artérielle et la fonction rénale avant et pendant le traitement avec ENALAPRIL, car on a rapporté des cas d’hypotension grave et plus rarement des cas d’insuffisance rénale consécutive à l’hypotension (voir MISES EN GARDE ET PRÉCAUTIONS).
Avant d’amorcer le traitement avec ENALAPRIL, il faut tenir compte du traitement récent au moyen de diurétiques ainsi que des risques de forte déplétion sodée et d’hypovolémie grave. Dans la mesure du possible, on devrait diminuer la dose du diurétique avant de commencer le traitement afin de réduire le risque d’hypotension. On devrait également surveiller le taux de potassium sérique (voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
Chez les patients qui présentent une insuffisance cardiaque symptomatique ou une dysfonction ventriculaire gauche asymptomatique (fraction d’éjection ≤ 35 %), la dose d’attaque recommandée est de 2,5 mg, une fois par jour, administrée sous étroite surveillance médicale dans le but de déterminer l’effet initial du médicament sur la tension artérielle. Après l’administration de la dose d’attaque, le patient devrait être gardé en observation pendant au moins deux heures, ou pendant au moins une heure de plus après la stabilisation de la tension artérielle (voir MISES EN GARDE ET PRÉCAUTIONS, Hypotension).
Chez les patients qui ne présentent pas d’hypotension symptomatique ou chez qui ce trouble a été traité efficacement, la posologie devrait être augmentée graduellement en fonction de la réponse au traitement. La gamme posologique habituelle est de 5 mg à 20 mg par jour, administrés en une seule dose ou fractionnés en deux doses.
L’ajustement de la posologie peut être effectué sur une période de deux à quatre semaines ou plus rapidement lorsque l’exige la présence de signes et de symptômes résiduels d’insuffisance cardiaque. Dans les études multicentriques, le schéma posologique qui s’est révélé efficace pour réduire la mortalité et la fréquence des hospitalisations chez les patients atteints d’insuffisance cardiaque symptomatique, variait de 16,4 mg à 18,8 mg par jour. Dans les études cliniques, la posologie utilisée chez la majorité des patients était de deux doses par jour.
La dose quotidienne maximale est de 40 mg.
Ajustement de la posologie chez les patients atteints d’insuffisance cardiaque ou d’insuffisance rénale, ou d’hyponatrémie : Chez les patients atteints d’insuffisance cardiaque et qui présentent une hyponatrémie (taux de sodium sérique inférieur à 130 mEq/L) ou un taux de créatinine sérique supérieur à 1,6 mg/dL, on devrait amorcer le traitement avec une dose de 2,5 mg par jour, sous étroite surveillance médicale (voir POSOLOGIE ET ADMINISTRATION, Insuffisance cardiaque et INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
La dose peut être augmentée à 2,5 mg, 2 fois par jour, puis à 5 mg, 2 fois par jour et davantage, au besoin, à intervalles de 4 jours ou plus si, au moment de l’ajustement, le patient ne présente pas d’hypotension excessive ni de détérioration importante de la fonction rénale.
La dose quotidienne maximale est de 40 mg.
SURDOSAGE
On ne dispose que de données restreintes en ce qui concerne le surdosage chez l’humain. Les signes les plus fréquents d’un surdosage rapportés à ce jour sont une hypotension marquée se manifestant environ six heures après l’ingestion des comprimés à la suite du blocage du système rénine-angiotensine-aldostérone, et un état de stupeur. Des taux sériques d’énalaprilate 100 et 200 fois plus élevés que ceux que l’on observe généralement après l’administration de doses thérapeutiques ont été rapportés après l’ingestion de 300 mg et de 440 mg d’énalapril, respectivement.
Le traitement recommandé pour le surdosage est la perfusion intraveineuse d’une solution physiologique salée. Si l’ingestion est récente, il faut provoquer des vomissements. L’énalaprilate peut être éliminé de la circulation générale par hémodialyse (voir MISES EN GARDE ET PRÉCAUTIONS, Réactions anaphylactoïdes dues à l’utilisation de membranes à haute perméabilité).
En cas de surdosage soupçonné, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
ENALAPRIL est un inhibiteur de l’enzyme de conversion de l’angiotensine (ECA) utilisé dans le traitement de l’hypertension et de l’insuffisance cardiaque.
L’ECA est une dipeptidyl-carboxypeptidase qui catalyse la conversion de l’angiotensine I en une substance ayant un effet vasopresseur, l’angiotensine II. Après son absorption, l’énalapril, un médicament précurseur, est hydrolysé en énalaprilate, un métabolite actif qui inhibe l’ECA. L’inhibition de l’ECA entraîne une diminution de l’angiotensine II plasmatique, ce qui donne lieu à une stimulation de l’activité rénine plasmatique (en raison d’un blocage du rétrocontrôle négatif exercé sur la libération de rénine) et à une réduction de la sécrétion d’aldostérone. Bien que faible, cette diminution d’aldostérone entraîne une légère augmentation du taux de potassium sérique. Chez les patients traités avec ENALAPRIL et un diurétique thiazidique, les modifications des taux de potassium sérique sont minimes (voir MISES EN GARDE ET PRÉCAUTIONS).
L’ECA est identique à la kininase II. Par conséquent, ENALAPRIL peut également bloquer la dégradation de la bradykinine, un puissant peptide vasodilatateur. Toutefois, on ignore encore l’importance de cette action sur les effets du traitement avec ce médicament.
Quoique le mécanisme par lequel ENALAPRIL abaisse la tension artérielle semble reposer essentiellement sur la suppression de l’activité du système rénine-angiotensine-aldostérone, ENALAPRIL réduit également la tension artérielle chez les patients atteints d’une hypertension à rénine basse.
Pharmacodynamie
L’administration d’ENALAPRIL à des patients hypertendus entraîne une baisse de la tension artérielle mesurée en positions couchée et debout. On n’a pas observé d’augmentation rapide de la tension artérielle lorsqu’on a interrompu brusquement le traitement avec ENALAPRIL. Chez la plupart des patients étudiés, après l’administration orale d’une dose unique d’énalapril, l’effet antihypertensif peut être noté en une heure et la réduction maximale de la tension artérielle s’observe entre la 4e et la 6e heure. Il a été démontré qu’après l’administration des doses recommandées, l’effet antihypertensif persistait pendant au moins 24 heures. Chez certains patients, cet effet peut décroître vers la fin de l’intervalle entre les doses (voir POSOLOGIE ET ADMINISTRATION). Dans certains cas, plusieurs semaines de traitement sont nécessaires pour obtenir une réduction optimale de la tension artérielle.
L’étude des effets hémodynamiques chez des patients atteints d’hypertension essentielle a montré que la réduction de la tension artérielle s’accompagnait d’une réduction des résistances vasculaires périphériques et d’une augmentation du débit cardiaque, avec peu ou pas de modification de la fréquence cardiaque. À la suite de l’administration d’ENALAPRIL, on a observé une augmentation du flux sanguin rénal; le débit de filtration glomérulaire est généralement demeuré inchangé.
Lorsqu’ ENALAPRIL est administré avec des diurétiques de type thiazidique, l’effet antihypertensif qui en résulte équivaut plus ou moins à la somme des effets de chaque médicament.
Administré à des patients atteints d’insuffisance cardiaque, l’énalapril réduit la précharge et la postcharge du cœur, ce qui a pour résultat d’augmenter le débit cardiaque, mais sans provoquer de tachycardie réflexe.
Administré à des hypertendus qui présentent des taux lipidiques normaux, l’énalapril n’a exercé aucun effet sur les fractions lipidiques plasmatiques.
Des études menées chez des chiens indiquent que l’énalapril franchit difficilement la barrière hémato-encéphalique, en admettant qu’il la traverse vraiment; l’énalaprilate ne pénètre pas dans le cerveau.
Pharmacocinétique
Tableau 3 – Résumé des paramètres pharmacocinétiques de l’énalaprilate chez des volontaires en bonne santé ayant reçu une dose de 10 mg d’énalapril par voie orale
Cmax ng/mL | t½ (h)* | ASC0-∞ ng•h/mL | |
|---|---|---|---|
| Dose unique moyenne | 32,3 | 11 | 423 |
* Demi-vie effective après l’administration de doses multiples
Absorption : ENALAPRIL est rapidement absorbé et le pic de concentration sérique de l’énalapril est obtenu en moins d’une heure. L’élimination urinaire de l’énalapril a montré que son taux d’absorption est d’environ 60 %. L’absorption de l’énalapril n’est pas modifiée par la présence d’aliments dans le tube digestif.
Métabolisme : Après son absorption, l’énalapril est rapidement et largement hydrolysé en énalaprilate, un puissant inhibiteur de l’enzyme de conversion de l’angiotensine lui-même peu absorbé. Le pic de concentration sérique de l’énalaprilate apparaît 3 à 4 heures après l’administration orale d’énalapril. À l’exception de sa conversion en énalaprilate, l’énalapril ne subit aucun autre métabolisme significatif.
Excrétion : L’énalapril est excrété essentiellement par le rein. Environ 94 % de la dose administrée est récupérée dans l’urine et dans les fèces sous forme d’énalaprilate ou d’énalapril. Les principaux composants retrouvés dans l’urine sont l’énalaprilate, représentant environ 40 % de la dose administrée, et l’énalapril sous forme intacte.
Le profil de concentration sérique de l’énalaprilate présente une phase terminale prolongée qui reflète probablement sa liaison à l’enzyme de conversion de l’angiotensine. Après l’administration de doses multiples d’énalapril, la demi-vie effective de l’énalaprilate est de 11 heures.
Chez les patients hypertendus âgés de 2 mois à 15 ans, le profil pharmacocinétique d’ENALAPRIL est semblable à celui noté chez les adultes (voir POSOLOGIE ET ADMINISTRATION).
Populations et situations particulières
Enfants : L’effet antihypertensif d’ENALAPRIL a été évalué chez des enfants hypertendus de 6 à 16 ans (voir POSOLOGIE ET ADMINISTRATION et ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Race : L’effet antihypertensif des inhibiteurs de l’ECA est généralement plus faible chez les patients de race noire que chez les patients des autres races.
Insuffisance rénale : Le métabolisme et l’excrétion de l’énalapril et de l’énalaprilate chez les patients atteints d’insuffisance rénale sont similaires à ceux observés chez les patients dont la fonction rénale est normale, tant que le débit de filtration glomérulaire se situe au-dessus de 30 mL/min (0,50 mL/s). Lorsque la fonction rénale correspond à des valeurs inférieures ou égales à 30 mL/min (≤ 0,50 mL/s), les concentrations maximale et minimale d’énalaprilate augmentent, le temps nécessaire pour atteindre le pic sérique est plus long et l’état d’équilibre peut être retardé. À ce niveau d’insuffisance rénale, la demi-vie effective de l’énalaprilate après l’administration de doses multiples d’énalapril est prolongée (voir POSOLOGIE ET ADMINISTRATION). L’énalaprilate est dialysable à un taux de 62 mL/min (1,03 mL/s).
STABILITÉ ET ENTREPOSAGE
ENALAPRIL
Conserver à la température ambiante (15 °C à 30 °C). Garder les flacons hermétiquement clos, à l’abri de l’humidité.
À NOTER : Flacons de 100 comprimés – Une fois le flacon ouvert, jeter tous les comprimés qui n’auront pas été utilisés dans les six mois.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
ENALAPRIL
Le comprimé ENALAPRIL à 2,5 mg est de couleur blanche, de forme ovale, estampillé MSD 14 d’un côté et avec une rainure sur les deux côtés – 28 comprimés en plaquettes et flacons en polyéthylène de 100.
Le comprimé ENALAPRIL à 5 mg est de couleur blanche, de forme triangulaire arrondie, estampillé MSD 712 d’un côté et avec une rainure de l’autre – 28 comprimés en plaquettes.
Le comprimé ENALAPRIL à 10 mg est de couleur rouille, de forme triangulaire arrondie, estampillé MSD 713 d’un côté et avec une rainure de l’autre – 28 comprimés en plaquettes.
Le comprimé ENALAPRIL à 20 mg est de couleur pêche, de forme triangulaire arrondie, estampillé MSD 714 d’un côté et avec une rainure de l’autre – 28 comprimés en plaquettes et flacons en polyéthylène de 100.
Il n’est pas conseillé de fractionner les comprimés ENALAPRIL.
Composition
Chaque comprimé ENALAPRIL renferme 2,5, 5, 10 ou 20 mg de maléate d’énalapril présent sous forme de 2, 4, 8 ou 16 mg d’énalapril sodique, respectivement, ainsi que les ingrédients non médicinaux suivants : amidon de maïs, amidon prégélifié, bicarbonate de sodium, lactose et stéarate de magnésium. Les comprimés à 10 mg et 20 mg renferment également de l’oxyde de fer rouge ou jaune, ou les deux.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
ENALAPRIL
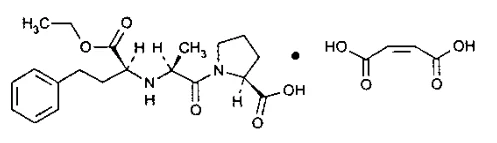
| Dénomination commune : | maléate d’énalapril | énalapril sodique |
| Nom chimique : | L-proline 1-[N-[1-(éthoxycarbonyl)-3-phénylpropyl]-L-alanyl]-, (S)-, (Z)-2-butènedioate (1:1) | L-proline-1-[N-[1-(éthoxycarbonyl)-3-phénylpropyl]-L-alanyl]-, (S), sodique (1:1) |
| Formule moléculaire : | C20H28N2O5.C4H4O4 | C20H27N2NaO5 |
| Poids moléculaire : | 492,53 | 398,43 |
| Formule développée : | 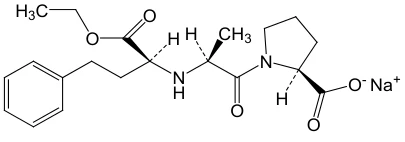 | |
| Propriétés physicochimiques : | Le maléate d’énalapril se présente sous forme de poudre cristalline, blanche ou blanc cassé, et possède un point de fusion qui se situe environ à 143 °C ou 144 °C. Il est modérément soluble dans l’eau (pH 3,4), soluble dans l’éthanol et très soluble dans le méthanol et le diméthylformamide. Le pKa1 et le pKa2 de la molécule de base sont respectivement de 3,0 et de 5,4. |
ÉTUDES CLINIQUES
Données démographiques et protocole de l’étude
Tableau 4 – Résumé des données démographiques sur les patients ayant participé aux études cliniques
| Étude | Protocole | Posologie, voie d’administration et durée | Sujets (n = nombre) | Âge moyen (limites) | Sexe |
| SOLVD – volet traitement | Multicentrique, à double insu, avec répartition aléatoire et contrôlée par placebo | 2,5 ou 5 mg, deux fois par jour Dose augmentée jusqu’à 10 mg, deux fois par jour pendant une période pouvant atteindre 55 mois | 2 569 Placebo : 1 284 Énalapril : 1 285 | 60,2 ans (20-80) | Hommes : 2 065 Femmes : 504 |
Résultats de l’étude
Tableau 5 – Résultats de l’étude SOLVD – volet traitement
| Paramètre principal | Énalapril n (%) | Placebo n (%) | p |
| Mortalité générale | 451 (35,1 %) | 510 (39,7 %) | 0,008 |
Dans une étude multicentrique menée à double insu et contrôlée par placebo (étude SOLVD, voir RÉFÉRENCES, no 23), 2 569 patients atteints d’insuffisance cardiaque symptomatique, appartenant pour la plupart aux classes II et III de la classification de la New York Heart Association et présentant une fraction d’éjection ≤ 35 %, ont reçu au hasard soit un placebo, soit de l’énalapril comme médicament d’appoint à un traitement traditionnel. Les critères d’exclusion comprenaient les affections suivantes : angor stable grave, obstruction au niveau de la voie d’éjection ou obstruction valvulaire importante sur le plan hémodynamique, insuffisance rénale, maladie vasculaire cérébrale (p. ex., troubles importants de l’artère carotide), pneumopathie avancée, tumeurs malignes, myocardite évolutive et péricardite constrictive. La prise d’énalapril a été associée à une réduction de 11 % de la mortalité toutes causes (correspondant à une réduction de 16 % du risque de mortalité toutes causes) et à une réduction de 30 % du nombre d’hospitalisations pour insuffisance cardiaque (correspondant à une baisse de 36 % du risque d’hospitalisation pour insuffisance cardiaque). La plus grande réduction du taux de mortalité a été constatée dans les décès attribuables à l’évolution de l’insuffisance cardiaque. On n’a observé aucune différence significative dans le nombre de décès attribués aux arythmies sans aggravation de l’insuffisance cardiaque.
Données démographiques et protocole de l’étude
Tableau 6 – Résumé des données démographiques sur les patients ayant participé aux études cliniques
| Étude | Protocole | Posologie, voie d’administration et durée | Sujets (n = nombre) | Âge moyen (limites) | Sexe |
| SOLVD – volet prévention | Multicentrique, à double insu, avec répartition aléatoire et contrôlée par placebo | 2,5 mg, deux fois par jour, avec augmentation graduelle jusqu’à 10 mg, deux fois par jour Suivi de 46 mois (minimum) à 62 mois (maximum) | 4 228 Placebo : 2 117 Énalapril : 2 111 | 58,7 ans (20-80) | Hommes : 3 752 Femmes : 476 |
Résultats de l’étude
Tableau 7 – Résultats de l’étude SOLVD – volet prévention
| Paramètre principal | Énalapril n (%) | Placebo n (%) | p |
| Mortalité générale | 306 (14,5 %) | 332 (15,7 %) | 0,211 |
Une deuxième étude multicentrique, effectuée selon le protocole de l’étude SOLVD, visait à évaluer des patients asymptomatiques ou présentant de très légers symptômes. Les patients du volet prévention de l’étude SOLVD qui présentaient une fraction d’éjection du ventricule gauche ≤ 35 % et qui n’avaient aucun antécédent d’insuffisance cardiaque symptomatique, ont reçu au hasard soit un placebo (n = 2 117), soit de l’énalapril (n = 2 111) et ont fait l’objet d’un suivi pendant une période pouvant aller jusqu’à 5 ans. La majorité des patients du volet prévention de l’étude SOLVD avaient des antécédents de cardiopathie ischémique. Quatre-vingts pour cent (80 %) des patients présentaient des antécédents d’infarctus du myocarde, 34 % souffraient d’angine de poitrine et 37 % avaient des antécédents d’hypertension. Aucun effet sur la mortalité, significatif sur le plan statistique, n’a été observé dans cette population. Chez les patients traités à l’énalapril, on a constaté une réduction de 32 % du nombre de premières hospitalisations pour insuffisance cardiaque, et de 32 % du nombre total d’hospitalisations pour insuffisance cardiaque. Le pourcentage de patients chez qui sont apparus des symptômes d’insuffisance cardiaque manifeste a été plus faible (32 %) dans le groupe traité avec l’énalapril que dans le groupe qui avait reçu un placebo.
Le nombre des hospitalisations pour troubles cardiovasculaires a également diminué. Une réduction non significative des hospitalisations toutes causes a été notée dans le groupe traité à l’énalapril (1 166 vs 1 201 quant aux premières hospitalisations et 2 649 vs 2 840 quant au nombre total d’hospitalisations pour le groupe énalapril vs le groupe placebo, respectivement); cependant, l’étude n’avait pas la puissance statistique permettant d’évaluer cet effet.
Le volet prévention de l’étude SOLVD n’avait pas été conçu dans le but de déterminer si l’efficacité du traitement chez les patients asymptomatiques présentant une fraction d’éjection faible était supérieure quant à la prévention des hospitalisations, à un suivi plus rigoureux et à l’utilisation d’énalapril dès les premiers signes d’insuffisance cardiaque. Toutefois, dans les conditions de suivi observées dans le volet prévention de l’étude SOLVD (visite tous les quatre mois à la clinique où se déroulait l’étude; consultation chez le médecin traitant, au besoin), 68 % des patients du groupe placebo qui avaient été hospitalisés pour insuffisance cardiaque n’avaient présenté aucun symptôme préalable ayant pu justifier l’instauration d’un traitement.
Le volet prévention de l’étude SOLVD n’avait pas non plus été conçu dans le but de démontrer si l’énalapril pouvait modifier l’évolution de la maladie cardiaque sous-jacente.
Données démographiques et protocole de l’étude
Tableau 8 – Résumé des données démographiques sur les patients ayant participé aux études cliniques
| Étude | Protocole | Posologie, voie d’administration et durée | Sujets (n = nombre) | Âge moyen (limites) | Sexe |
| CONSENSUS | Multicentrique, à double insu, avec répartition aléatoire et contrôlée par placebo | 5 mg, deux fois par jour, avec augmentation jusqu’à un maximum de 20 mg, deux fois par jour | 253 Placebo : 126 Énalapril : 127 | 70 ans (36-91) | Hommes : 179 Femmes : 74 |
Résultats de l’étude
Tableau 9 – Résultats de l’étude CONSENSUS
| Paramètre principal | Énalapril n (%) | Placebo n (%) | p | |||
| Mortalité générale | 6 mois | 33 (26,0 %) | 55 (43,6 %) | 0,004 | ||
| 12 mois | 46 (36,2 %) | 66 (52,4 %) | 0,011 | |||
| Fin de l’étude | 50 (39,4 %) | 68 (54,0 %) | 0,003 | |||
Dans une autre étude multicentrique, contrôlée par placebo (étude CONSENSUS, voir RÉFÉRENCES, no 22), 253 patients atteints d’insuffisance cardiaque grave (classe IV de la classification de la New York Heart Association) ont été répartis au hasard en deux groupes et ont reçu soit un placebo, soit de l’énalapril en même temps qu’un traitement traditionnel. L’administration d’énalapril a entraîné une atténuation des symptômes et une réduction de la mortalité due à l’aggravation de l’insuffisance cardiaque. On n’a observé aucune différence quant à la fréquence des morts subites d’origine cardiaque.
PHARMACOLOGIE DÉTAILLÉE
Mode d’action
| Étude | Espèce/lignée | Nombre d’animaux par groupe | Voie d’adminis- tration | Dose | Résultats |
|---|---|---|---|---|---|
| Effet du maléate d’énalapril sur les concentrations sériques totales d’ECA chez les rats et les chiens | Rats mâles Sprague-Dawley | 12 animaux d’expérience 6 témoins | orale | 10 mg/kg/jour durant 7 ou 14 jours | Augmentation de l’ECA de 79 % en 7 jours et de 140 % en 14 jours. |
| Beagles mâles | 3 chiens | orale | 10 mg/kg durant 7 ou 14 jours (selon le cas) | Augmentation de l’ECA de 30 % en 7 jours et de 48 % en 14 jours. | |
| 3 chiens | orale | 30 mg/kg/jour durant 3 jours | Augmentation de l’ECA de 1,5 fois. | ||
| Inhibition in vivo de l’ECA chez des rats et des chiens anesthésiés et non anesthésiés | Rats mâles Sprague-Dawley (Blue Spruce) | 6 rats | I.V. orale | 3, 10, 30 mcg/kg 0,1, 0,3, 1,0 et 3,0 mg/kg | La DE50 est de 14,0 mcg/kg I.V. et de 0,29 mg/kg par voie orale. |
| Beagles ou chiens bâtards (mâles et femelles) | 6 chiens par dose | I.V. | 30, 130, 430, 1 430 mcg/kg | Inhibition proportionnelle à la dose de la réponse vasopressive à l’angiotensine. | |
| La DE50 est de 6,4 mcg/kg pour l’énalaprilate et de 278 mcg/kg pour le maléate d’énalapril. | |||||
| Effet de l’énalaprilate sur la réaction de vasodilatation à la bradykinine du membre arrière du chien et sur la réaction de vasoconstriction aux angiotensines | Chiens anesthésiés, mâles ou femelles | 4 chiens | I.V. | 0,3 à 100 mcg/kg | Inhibition locale de l’ECA : (énalaprilate) DE50 = 4,8 mcg/kg (4,4 à 5,2 mcg/kg) I.V. |
Effets sur la tension artérielle
| Étude | Espèce/lignée | Nombre d’animaux par groupe | Voie d’adminis- tration | Dose | Résultats |
|---|---|---|---|---|---|
| Activité antihypertensive sur des rats carencés en sodium | Rats mâles Sprague-Dawley | 6 rats par groupe et au moins 8 groupes de traitement | orale | Énalapril : 1 à 10 mg/kg | L’énalapril a entraîné une diminution de la pression systolique proportionnelle à la dose durant 3 heures ou plus. |
| Effet sur des rats dont l’hypertension est d’origine rénale (technique de Grollman) | Rats mâles Sprague-Dawley | 6 à 8 rats dans la plupart des groupes de traitement | orale | Énalapril : 3,0 mg/kg | L’énalapril a entraîné une diminution moyenne de la pression systolique de ≈ 20 mmHg et une légère tachycardie. |
| Rapport entre le blocage de l’angiotensine I et la baisse de la pression sanguine chez des rats spontanément hypertendus, des rats atteints d’hypertension rénale, des chiens atteints d’hypertension rénale et des chiens normotendus carencés en sodium | Rats Sprague-Dawley; chiens bâtards normotendus | Au moins 4 ou 5 rats par groupe et au moins 3 chiens par groupe | orale | Énalapril : 0,1 à 3 mg/kg | La période de diminution de la pression sanguine n’a pas correspondu à la période d’inhibition maximale de l’effet vasopresseur de l’angiotensine I. |
Autres effets
| Étude | Espèce/lignée | Nombre d’animaux par groupe | Voie d’adminis- tration | Dose | Résultats |
|---|---|---|---|---|---|
| Effets sur l’insuffisance rénale aiguë chez des chiens | Chiens bâtards | 4 par groupe | orale | 1,0 mg/kg, 2 fois par jour durant 3 jours | Aucune aggravation de l’insuffisance rénale aiguë. |
| Autoradiographie de l’organisme entier | Hamsters dorés | Minimum de 16 | orale | 5 mg/kg | Aucune trace de radioactivité dans la moelle épinière et le cerveau des hamsters mâles et femelles. |
TOXICOLOGIE
Toxicité aiguë
Valeurs de la DL50
| Voie d’administration | Espèce | Sexe | MSDRLa | NMB/RLb |
|---|---|---|---|---|
| Orale | Souris | mâle femelle | 2 g/kg 2 g/kg | 3,5 g/kg 3,5 g/kg |
| Rat | mâle femelle | 2 g/kg 2 g/kg | 3,5 g/kg 3,0 g/kg | |
| Intraveineuse | Souris | mâle femelle |
| 900 mg/kg 900 mg/kg |
| Rat | mâle femelle |
| 950 mg/kg 850 mg/kg | |
| Sous-cutanée | Souris | mâle femelle |
| 1 150 mg/kg 1 500 mg/kg |
| Rat | mâle femelle |
| 1 750 mg/kg 1 400 mg/kg |
a Laboratoires de recherche de Merck Sharp & Dohme, West Point, Pennsylvanie, É.-U.
b Nippon Merck-Banyu Co., Menuma, Japon
Signes de toxicité : ptosis, diminution de l’activité, bradypnée et perte de la capacité de se redresser, ataxie, dyspnée et convulsions cloniques.
Toxicité subaiguë et toxicité chronique
| Espèce | Durée de l’étude | Nombre d’animaux par groupe | Voie d’adminis- tration | Dose mg/kg/jour | Effets |
|---|---|---|---|---|---|
| Rat | 1 mois | 10 M + 10 F | orale | 0, 10, 30, 90 | À toutes les doses Légère diminution du gain pondéral. À 30 et à 90 mg/kg/jour Élévation de l’azote uréique sanguin reliée à la dose chez les rats mâles. |
| Rat | 3 mois | 15 M + 15 F | orale | 0, 10, 30, 90 | À toutes les doses Légère diminution du gain pondéral et du sodium sérique, légère élévation du potassium sérique. Légère augmentation du poids des reins et diminution du poids du cœur. À 30 et à 90 mg/kg/jour Augmentation de l’azote uréique sanguin en fonction de la dose administrée. |
| Rat | 1 an | 25 M + 25 F | orale | 0, 10, 30, 90 | Sacrifice après 6 mois d’étude Augmentation significative du poids des reins chez les rats mâles ayant reçu 90 mg/kg/jour par rapport aux animaux témoins (p ≤ 0,05). Après un an d’étude Diminution du gain pondéral (7 % à 19 %) reliée à la dose. Élévation des taux d’azote uréique sanguin reliée à la dose chez les mâles qui avaient reçu 30 et 90 mg/kg/jour (valeurs allant jusqu’à 52,9 et 89,2 mg/100 mL respectivement). Taux élevés d’azote uréique sanguin chez trois rats femelles qui avaient reçu de fortes doses. Élévation du taux de potassium sérique (0,1 à 0,8 mEq/L) chez les rats mâles à la dose maximale. Augmentation significative du poids des reins chez les rats mâles ayant reçu 90 mg/kg/jour, par rapport aux animaux témoins (p ≤ 0,05). |
| Rat | 1 mois | 20 M + 20 F | orale | 0, 90 et 90 avec une solution salée comme boisson | Sans solution salée complémentaire Gain pondéral inférieur (8 % à 19 %); augmentation des taux d’azote uréique sanguin (jusqu’à 62,8 mg/100 mL). Avec une solution salée complémentaire Gain pondéral et taux d’azote uréique sanguin similaires à ceux des animaux témoins. |
| Rat (carencé en sodium) | 3 semaines | 30 M + 30 F | orale | 0, 90 | Potentialisation marquée de la toxicité se traduisant par : mort, perte de poids, augmentation importante des taux d’azote uréique sanguin, de créatinine et de potassium, dégénérescence des tubules rénaux. |
| Espèce | Durée de l’étude | Nombre d’animaux par groupe | Voie d’adminis- tration | Dose mg/kg/jour | Effets |
| Beagle | 1 mois | 3 M + 3 F | orale | 0, 10, 30, 90 (4 doses seulement) réduites à 60 mg (4 doses seulement) | À 30 mg Chez un chien, élévation de l’azote uréique sanguin et dégénérescence des tubules rénaux. À des doses élevées 6/6 morts (après 7 à 12 jours) Augmentation de l’azote uréique sanguin, du glucose, de l’ASAT, de l’ALAT et du potassium; diminution du sodium et des chlorures sériques; dégénérescence des tubules rénaux et augmentation des graisses hépatocellulaires. |
| Beagle | 3 mois | 3 M + 3 F | orale | 0, 10, 30, 90 (7 doses seulement) | À toutes les doses Légère diminution du sodium sérique. À 30 mg 2/6 : morts Élévation de l’azote uréique sanguin et du glucose sérique; dégénérescence des tubules rénaux. À 90 mg 5/6 : morts Augmentation de l’azote uréique sanguin, du glucose sérique, de l’ASAT, de l’ALAT, des phosphatases alcalines et du potassium. Diminution des chlorures sériques; dégénérescence des tubules rénaux; augmentation des graisses hépatocellulaires; nécrose hépatocellulaire. |
| Beagle | 1 an | 5 M + 5 F | orale | 0, 3, 5, 15 | Aucun changement provoqué par le médicament. |
| Beagle | 15 jours | 3 M + 3 F | orale | 0, 60 avec ou sans solution salée complémentaire | Chiens traités n’ayant pas reçu la solution salée 3/6 : morts 4/6 : augmentation des taux d’azote uréique sanguin 3/6 : diminution des chlorures sériques, élévation de l’ASAT, de l’ALAT et du potassium 1/6 : augmentation des phosphatases alcalines 1/6 : lésions hépatocellulaires (chez le 1er animal mort) 5/6 : lésions rénales (3 nécroses modérées des tubules rénaux et 2 légères) Chiens traités ayant reçu la solution salée 0/6 : mort 3/6 : élévation des taux d’azote uréique sanguin 1/6 : nécrose très légère des tubules rénaux et vacuolisation modérée des cellules tubulaires |
| Espèce | Durée de l’étude | Nombre d’animaux par groupe | Voie d’adminis- tration | Dose mg/kg/jour | Effets |
| Beagle | 15 jours | 3 M + 3 F | orale | 0, 90 avec ou sans solution salée complémentaire | Chiens traités n’ayant pas reçu la solution salée 6/6 : morts 6/6 : augmentation des taux d’azote uréique sanguin, de la créatinine et de l’ALAT 5/6 : augmentation de l’ASAT 2/6 : augmentation du potassium sérique 5/6 : dégénérescence marquée des tubules rénaux 1/6 : dégénérescence modérée des tubules rénaux 6/6 : atrophie légère, modérée ou marquée du thymus 3/6 : ulcération de l’œsophage distal 2/6 : lésions de la muqueuse buccale Chiens traités ayant reçu la solution salée 2/6 : morts 6/6 : augmentation des taux d’azote uréique sanguin et de la créatinine 3/6 : augmentation de l’ASAT et de l’ALAT 0/6 : élévation du potassium 2/6 : dégénérescence modérée des tubules rénaux 4/6 : dégénérescence légère des tubules rénaux 4/6 : atrophie légère ou modérée du thymus 3/6 : lésions hépatiques |
Études sur la tératogenèse
| Espèce | Nombre d’animaux par groupe | Dose mg/kg/jour | Durée de l’adminis-tration | Résultats |
|---|---|---|---|---|
| Rat (Charles River CD) | 20 F | 0, 10, 30, 90 | Du 15e jour de gestation au 20e jour de lactation | À toutes les doses
À 90 mg/kg/jour
|
| Rat (Charles River CD) | 25 F | 0, 10, 100, 200 100 + solution salée 200 + solution salée | Du 6e au 17e jour de gestation | Diminution du gain pondéral de la mère chez les rats recevant 100 et 200 mg/kg/jour sans apport complémentaire de solution salée. Aucun effet défavorable sur la reproduction attribuable au traitement, ni d’effet tératogène dans aucun des groupes. |
| Rat (CLEA Japan Inc- JCL:SD) | 25 F | 0, 12, 120, 1 200 1 200 + solution salée | Du 6e au 17e jour de gestation | Rats traités n’ayant pas reçu de solution salée
À 1 200 mg/kg/jour
Rats traités ayant reçu une solution salée
|
| Lapin (albinos de Nouvelle-Zélande) | 18 F | 0, 3, 10, 30 (avec solution salée) | Du 6e au 18e jour de gestation | À 3 et à 10 mg/kg/jour
À 30 mg/kg/jour
|
Études sur la reproduction et le développement postnatal
| Espèce | Nombre d’animaux par groupe | Dose mg/kg/jour | Durée de l’administration | Résultats |
|---|---|---|---|---|
| Rat (Charles River CD) | 15 M + 30 F | 0, 10, 30, 90 | Mâles : 70 jours avant l’accouplement jusqu’à la fin de la période d’accouplement. Femelles : 15 jours avant l’accouplement et durant toute la gestation. | On n’a observé aucun effet sur la reproduction à quelque dose que ce soit. Mâles ayant reçu 30 et 90 mg/kg/jour
Femelles ayant reçu 30 et 90 mg/kg/jour
Ratons Diminution du poids corporel des ratons F1, à 90 mg/kg/jour la première journée du post-partum, suivie d’un retard dans le développement postnatal. Augmentation de la mortalité chez les ratons F1, à 30 et 90 mg/kg/jour durant la lactation. |
Études sur la mutagenèse
On n’a observé aucun effet mutagène attribuable à l’énalapril au cours d’une série de tests comprenant l’épreuve d’Ames, une épreuve de mutagénicité microbienne avec ou sans activation métabolique, l’épreuve sur la réparation de l’ADN (Rec-Assay), le test d’échange des chromatides sœurs effectué sur des cultures de cellules de hamster chinois (jusqu’à 20 mg/mL) et le test du micronucléus chez des souris.
Recherche in vitro d’aberrations chromosomiques : l’énalapril a entraîné des modifications de la structure des chromosomes à 10 et à 20 mg/mL, mais non à 5 mg/mL.
Études sur la carcinogenèse
Aucun effet cancérigène n’a été mis en évidence après l’administration d’énalapril à des rats (Charles River CD-1) pendant 106 semaines, à des doses allant jusqu’à 90 mg/kg/jour (150 fois la dose quotidienne maximale recommandée chez l’humain).
On a également administré l’énalapril pendant 94 semaines à des souris mâles et femelles (Charles River CD-1), à des doses atteignant 90 et 180 mg/kg/jour, respectivement (150 et 300 fois la dose quotidienne maximale recommandée chez l’humain); aucun effet cancérigène n’a pu être observé.
RÉFÉRENCES
- 1. Biollaz J, Burnier M, Turini GA, Brunner DB, Porchet M, Gomez HJ, Jones KH. Three new long-acting converting-enzyme inhibitors: relationship between plasma converting-enzyme activity and response to angiotensin I. Clin Pharmacol Ther 1981;29:665-70.
- 2. Biollaz J, Schelling JL, Jacot des Combes B, Brunner DB, Desponds G, Brunner HR. Enalapril maleate and a lysine analogue (MK-521) in normal volunteers; relationship between plasma drug levels and the renin angiotensin system. Br J Clin Pharmacol 1982;14:363-8.
- 3. Biollaz J, Brunner HR, Gavras I, Waeber B, Gavras H. Antihypertensive therapy with MK-421: Angiotensin II - Renin relationships to evaluate efficacy of converting enzyme blockade. J Cardiovasc Pharmacol 1982;4:966-72.
- 4. Brunner DB, Desponds G, Biollaz J, Keller I, Ferber F, Gavras H, Brunner HR, Schelling JL. Effect of a new angiotensin converting enzyme inhibitor MK-421 and its lysine analogue on the components of the renin system in healthy subjects. Br J Clin Pharmacol 1981;11:461-7.
- 5. Cleary JP, Taylor JW. Enalapril: a new angiotensin converting enzyme inhibitor. Drug Intell Clin Pharm 1986;20(3)177-86.
- 6. Cleland JGF, Dargie HJ, McAlpine H, Ball SG, Morton JJ, Robertson JIS, Ford I. Severe hypotension after first dose of enalapril in heart failure. Br Med J 1985;291:1309-12.
- 7. Cody RJ, Covit AB, Schaer GL, Laragh JH. Evaluation of a long-acting converting enzyme inhibitor (enalapril) for the treatment of chronic congestive heart failure. J Am Coll Cardiol 1983;1(4):1154-9.
- 8. Cohn JN, Johnson G, Ziesche S, Cobb F, Francis G, Tristani F, Smith R, Dunkman WB, Loeb H, Wong M, Bhat G, Goldman S, Fletcher RD, Doherty J, Hughes CV, Carson P, Cintron G, Shabetai R, Haakenson C. A comparison of enalapril with hydralazine-isosorbide dinitrate in the treatment of chronic congestive heart failure. N Engl J Med 1991;325:303-10.
- 9. Gavras H, Biollaz J, Waeber B, Brunner HR, Gavras I, Davies RO. Antihypertensive effect of the new oral angiotensin converting enzyme inhibitor "MK-421". Lancet 1981;ii:543-7.
- 10. Gomez HJ, Cirillo VJ. Angiotensin converting enzyme inhibitors: The clinical pharmacology of captopril and enalapril maleate. Clinical pharmacology and therapeutics (International Congress Series No. 604), Velasco, M. ed., Excerpta Medica, Amsterdam. 1983;52-7.
- 11. Hodsman GP, Brown JJ, Davies DL, Fraser R, Lever AF, Morton JJ, Murray GD, Robertson JIS. Converting-enzyme inhibitor enalapril (MK-421) in treatment of hypertension with renal artery stenosis. Br Med J 1982;285:1697-9.
- 12. Hodsman GP, Brown JJ, Cumming AMM, Davies DL, East BW, Lever AF, Morton JJ, Murray GD, Robertson JIS. Enalapril (MK-421) in the treatment of hypertension with renal artery stenosis, (Symposium: on the renin-angiotensin-aldosterone system: treatment of hypertension and heart failure, Milan, Italy, 28 May 1983). J Hypertension 1(Suppl. 1)1983;109-17.
- 13. Ibsen H, Egan B, Osterziel K, Vander A, Julius S. Reflex-hemodynamic adjustments and baroreflex sensitivity during converting enzyme inhibition with MK-421 in normal humans. Hypertension 1983;5(Suppl. I):184-91.
- 14. Larochelle P, Carruthers SG, Krip G. Comparison of monotherapy with enalapril and atenolol in mild to moderate hypertension. Can Med Assoc J 1987;(37):803-8.
- 15. McNabb WR, Brooks BA, Noormohamed F, Lant AF. The effect of enalapril on serum prolactin. Br J Clin Pharmacol 1983;15:752-4.
- 16. Millar JA, Derx FHM, McLean K, Reid JL. Pharmacodynamics of converting enzyme inhibition: The cardiovascular, endocrine and autonomic effects of MK-421 (enalapril) and MK-521. Br J Clin Pharmacol 1982;14:347-55.
- 17. Oberman A, Cutter GR, Rogers WJ, Mantle JA. Clinical Endpoints. 1982;341-55 in Congestive Heart Failure; ed. Braunwald E, Mock M, Watson J. Grune & Stratton.
- 18. Packer M, Hung Lee W, Yushak M, Medina N. Comparison of captopril and enalapril in patients with severe chronic heart failure. N Engl J Med 1986;315:847-53.
- 19. Packer M, Hung Lee W, Medina N, Yushak M, Kessler PD. Functional renal insufficiency during long-term therapy with captopril and enalapril in severe chronic heart failure. Ann Intern Med 1987;106(3):346-54.
- 20. Packer M, ed. Do vasodilators prolong life in heart failure? N Engl J Med 1987;316:1471-73.
- 21. Turini GA, Waeber B, Brunner HR. The renin-angiotensin system in refractory heart failure: Clinical, hemodynamic and hormonal effects of captopril and enalapril. Eur Heart J 1983;4:189-97.
- 22. The CONSENSUS Trial Study Group. Effects of enalapril on mortality in severe congestive heart failure. Results of the Cooperative North Scandinavian Enalapril Survival Study (CONSENSUS). N Engl J Med 1987;316:1429-35.
- 23. The SOLVD Investigators. Effect of enalapril on survival in patients with reduced left ventricular ejection fractions and congestive heart failure. N Engl J Med 1991;325:293-302.
- 24. The SOLVD Investigators. Effect of enalapril on mortality and the development of heart failure in asymptomatic patients with reduced left ventricular ejection fractions. N Engl J Med 1992;327:685-91.
- 25. Wilkins LH, Dustan HP, Walker JF, Oparil S. Enalapril in low-renin essential hypertension, Clin Pharmacol Ther 1983;34(3):297-302.