


Monographie de produit - Entocort
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| MISES EN GARDE ET PRÉCAUTIONS, Hypersensibilité | 2023-03 |
|---|
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLE DES MATIÈRES ............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants ............................................................................................................. 4
1.2 Personnes âgées ............................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 4
4.1 Considérations posologiques ........................................................................... 4
4.2 Dose recommandée et modification posologique ............................................ 5
4.4 Administration ................................................................................................. 5
4.5 Dose oubliée .................................................................................................... 5
5 SURDOSAGE ................................................................................................................ 5
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 6
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 6
7.1 Populations particulières .................................................................................. 9
7.1.1 Femmes enceintes ............................................................................................ 9
7.1.2 Allaitement ..................................................................................................... 10
7.1.3 Enfants ............................................................................................................ 10
7.1.4 Personnes âgées ............................................................................................. 10
8 EFFETS INDÉSIRABLES ................................................................................................ 10
8.1 Aperçu des effets indésirables ....................................................................... 10
8.2 Effets indésirables observés dans les essais cliniques .................................... 10
8.3 Effets indésirables peu courants observés au cours des essais cliniques ....... 12
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives .................................................................................................... 12
8.5 Effets indésirables observés après la mise en marché ................................... 12
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 13
9.2 Aperçu des interactions médicamenteuses.................................................... 13
9.3 Interactions médicamenteuses comportementales ....................................... 13
9.4 Interactions médicament-médicament .......................................................... 13
9.5 Interactions médicament-aliment .................................................................. 14
9.6 Interactions médicament-plante médicinale.................................................. 14
9.7 Interactions médicament-tests de laboratoire ............................................... 14
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 14
10.1 Mode d’action ................................................................................................ 14
10.2 Pharmacodynamie ......................................................................................... 14
10.3 Pharmacocinétique ........................................................................................ 15
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................................... 17
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 17
PARTIE II : INFORMATIONS SCIENTIFIQUES ........................................................................... 18
13 INFORMATIONS PHARMACEUTIQUES ....................................................................... 18
14 ESSAIS CLINIQUES ..................................................................................................... 19
14.1 Essais cliniques par indication ........................................................................ 19
Traitement de la maladie de Crohn active d’intensité légère ou modérée .................... 19
Maintien de la rémission clinique de la maladie de Crohn d’intensité légère ou modérée ....................................................................................................................................... 20
14.2 Études de biodisponibilité comparatives ........................................................ 21
15 MICROBIOLOGIE ....................................................................................................... 21
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 21
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 27
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
ENTOCORT (budésonide capsules à libération iléale progressive) est indiqué pour :
- le traitement de la maladie de Crohn active d’intensité légère ou modérée touchant l’iléon et/ou le côlon ascendant;
- le maintien de la rémission clinique pendant une période allant jusqu’à 3 mois chez les patients atteints de la maladie de Crohn d’intensité légère ou modérée touchant l’iléon et/ou le côlon ascendant.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir la section 7.1.3 Enfants).
1.2 Personnes âgées
Personnes âgées : ENTOCORT n’a pas fait l’objet d’études adéquates chez les sujets âgés de 65 ans et plus (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
ENTOCORT est contre-indiqué dans les cas suivants :
- infections fongiques, bactériennes ou virales locales ou générales;
- patients présentant une hypersensibilité à ce médicament ou à tout ingrédient de sa composition, y compris tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE;
- tuberculose évolutive.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Une prudence particulière s’impose chez les patients qui passent d’un traitement avec des glucocorticostéroïdes à action générale dont l’effet général est plus important à un traitement avec ENTOCORT.
- Quand on utilise ENTOCORT pour remplacer la prednisolone chez les patients stéroïdo-dépendants, la dose quotidienne ne doit pas dépasser 6 mg.
- Quand on institue un traitement avec ENTOCORT, on doit diminuer graduellement la dose de prednisolone, car une inhibition de la fonction surrénalienne peut survenir chez de tels patients. Par conséquent, il faut envisager la surveillance de la fonction surrénalienne chez ces patients.
4.2 Dose recommandée et modification posologique
Maladie active
La dose quotidienne recommandée pour obtenir la rémission est de 9 mg, une fois par jour le matin, pendant un maximum de 8 semaines. La dose doit être prise avant les repas. On obtient habituellement le plein effet thérapeutique 2 à 4 semaines après le début du traitement.
Maintien de la rémission
À la suite d’un traitement de 8 semaines de la maladie active, lorsque les symptômes sont maîtrisés (score à l’indice d’activité de la maladie de Crohn (Crohn’s Disease Activity Index [CDAI] < 150), on recommande de diminuer la dose d’ENTOCORT à 6 mg par jour, à prendre avant le déjeuner, pour maintenir la rémission clinique pendant une période allant jusqu’à 3 mois. Si les symptômes sont toujours maîtrisés après 3 mois, on recommande d’interrompre le traitement en réduisant graduellement la dose. Le rythme de réduction de la dose (en durée et en quantité) doit être ajusté en fonction du patient, et le médecin traitant doit surveiller la réponse du patient pendant cette période. Aucun bienfait clinique notable n’a été associé au traitement continu avec ENTOCORT à 6 mg pendant plus de 3 mois.
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique (voir la section 7.1.3 Enfants).
4.4 Administration
Il faut avaler les capsules entières avec de l’eau et ne pas croquer, séparer ni écraser les capsules avant de les avaler. ENTOCORT doit être pris avant les repas.
4.5 Dose oubliée
En cas d’une dose d’ENTOCORT manquée, les patients doivent être informés de ne pas prendre une double dose d’ENTOCORT pour compenser les doses manquées, mais de prendre la dose suivante à l’heure prévue.
5 SURDOSAGE
Les rapports de toxicité aiguë et/ou de mortalité à la suite d’un surdosage avec des glucocorticostéroïdes sont rares. C’est pourquoi un surdosage aigu avec ENTOCORT, même avec des doses excessives, ne devrait pas représenter un problème clinique. Advenant un surdosage aigu, il n’existe pas d’antidote spécifique.
Un surdosage aigu ne causera pas de symptômes évidents dans la majorité des cas, mais il réduira les taux de cortisol plasmatique et augmentera le nombre et le pourcentage des polynucléaires neutrophiles circulants. Il entraînera aussi une diminution simultanée du nombre et du pourcentage de polynucléaires éosinophiles. L’interruption du traitement ou la réduction de la dose corrigera ces effets.
Un surdosage habituel peut entraîner l’hypercorticisme et l’inhibition de la fonction hypothalamo-hypophyso-surrénalienne (HHS). On pourra contrer ces effets en diminuant la dose ou en interrompant le traitement, à condition de respecter les procédures établies pour l’arrêt d’un traitement prolongé par voie orale avec des stéroïdes à action générale. Toutefois, le rétablissement de l’axe HHS pourrait être lent et, pendant les périodes de grand stress physiologique (infections graves, traumas, interventions chirurgicales, etc.), on conseillera d’administrer des stéroïdes classiques à action générale comme adjuvant.
En cas de surdosage chronique pouvant entraîner une suppression de la fonction HHS ou d’autres manifestations indésirables, il peut être nécessaire d’interrompre le traitement (en appliquant une procédure de réduction progressive appropriée). Cependant, si l’affection traitée par corticostéroïdes est grave et/ou sérieuse, nécessite un traitement corticoïde continu, une diminution temporaire de la dose peut être nécessaire.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
ENTOCORT à 3 mg est présenté en capsules de gélatine dure composées d’une partie gris pâle opaque et d’une partie rose opaque portant l’inscription CIR/3 mg à l’encre noire.
Les capsules ENTOCORT à 3 mg sont conditionnées dans des flacons de polyéthylène de haute densité de 100 capsules ou 20 capsules chacun.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Même si la baisse du cortisol plasmatique causée par le traitement avec ENTOCORT est nettement inférieure comparativement aux glucocorticostéroïdes classiques, les données relatives au traitement en présence des états suivants sont limitées; c’est pourquoi nous recommandons une grande prudence dans ces cas : ulcère gastro-duodénal actif, ostéoporose, glomérulonéphrite aiguë, myasthénie grave, affections exanthémateuses, diverticulite, thrombophlébite, troubles psychiques, diabète, hypertension, hyperthyroïdie, coronaropathie aiguë, réserve cardiaque limitée et grossesse. Dans de tels cas, il faut évaluer les risques du traitement avec un glucocorticostéroïde par voie orale par rapport à ses avantages.
Aux doses thérapeutiques recommandées de budésonide, le rapport risque/avantage semble faible pour les effets généraux à long terme. Cependant, comme avec tout autre glucocorticostéroïde, il faut surveiller attentivement l’apparition d’effets indésirables généraux chez les patients traités. Au cours d’un traitement prolongé, on doit vérifier régulièrement la fonction surrénalienne et le bilan hématologique.
On demandera aux patients d’informer tout nouveau médecin de l’emploi antérieur de glucocorticostéroïdes.
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Voie orale | Capsule (à action soutenue), 3 mg | Citrate d’acétyltributyle, citrate d’éthyle, copolymère d’acide méthacrylique et d’acrylate d’éthyle, dioxyde de silicone, dioxyde de titane, éthylcellulose, gélatine, laurylsulfate de sodium, oxyde de fer, polysorbate 80, saccharose et amidon de maïs (sphères de sucre), siméthicone (Antimousse M), talc |
Co-administration avec inhibiteurs du CYP 3A
Des études in vivo chez des sujets masculins ont montré que lors de l’administration concomitante de kétoconazole et de budésonide par voie orale, le kétoconazole (inhibiteur connu de l’activité du CYP 3A dans le foie et la muqueuse intestinale, voir la section 9.4 Interactions médicament-médicament) a fait augmenter de 4 à 7 fois l’exposition générale au budésonide. Quand un traitement concomitant avec des inhibiteurs de l’activité du CYP 3A, comme le budésonide, le kétoconazole et des produits contenant du cobicistat (et possiblement d’autres antifongiques azolés comme le fluconazole, l’itraconazole ou le miconazole) est indiqué, il faut envisager la réduction de la dose de budésonide si des effets secondaires caractéristiques des glucocorticostéroïdes à action générale se produisent. Si cela n’est pas possible, la période entre les traitements doit être la plus longue possible (voir la section 9.4 Interactions médicament-médicament).
Comme pour d’autres médicaments métabolisés principalement par le CYP 3A, il faut éviter l’ingestion régulière de pamplemousse ou de jus de pamplemousse quand on est traité avec du budésonide (les autres jus comme le jus d’orange ou de pomme n’inhibent pas le CYP 3A). Voir la section 9.5 Interactions médicament-aliment.
Cancérogenèse et mutagenèse
Le budésonide, évalué dans six systèmes d’essai différents, n’a montré aucun effet mutagène ou clastogène.
Une incidence accrue de gliomes cérébraux observée chez les rats mâles n’a pas pu être vérifiée dans une étude de carcinogénicité répétée. Les modifications hépatiques (néoplasies hépatocellulaires primaires) observées chez les rats mâles étaient attribuables au budésonide ainsi qu’à d’autres glucocorticoïdes. L’expérience clinique disponible ne montre aucune indication que le budésonide ou d’autres glucocorticoïdes induisent des gliomes cérébraux ou des néoplasmes hépatocellulaires primaires chez l’humain.
Voir la section 16 TOXICOLOGIE NON CLINIQUE.
Dépendance/tolérance
Certains patients ressentent des malaises généraux imprécis pendant la phase de sevrage, p. ex. douleurs musculaires et articulaires. Dans de rares cas, il faut soupçonner un effet glucocorticostéroïde général insuffisant en présence de symptômes tels que fatigue, céphalées, nausées et vomissements. Dans ces cas, une augmentation temporaire de la dose de glucocorticostéroïdes à action générale peut parfois être nécessaire.
Endocrinien/métabolisme
Les glucocorticoïdes peuvent provoquer une suppression de l’axe HHS et réduire la réponse au stress. Lorsque les patients sont soumis à une intervention chirurgicale ou à d’autres stress, un traitement systémique complémentaire par glucocorticoïdes est recommandé.
Des effets systémiques des stéroïdes peuvent survenir, en particulier lorsqu’ils sont prescrits à fortes doses et pendant des périodes prolongées. De tels effets peuvent inclure le syndrome de Cushing, la suppression surrénale, le retard de croissance, la densité minérale osseuse diminuée, la cataracte, le glaucome et très rarement un large éventail d’effets psychiatriques/comportementaux (voir 8 EFFETS INDÉSIRABLES).
Il faut faire preuve de prudence chez les patients passant d’un traitement par glucocorticoïdes avec un effet systémique plus élevé (p. ex., la prednisolone). La diminution de la dose de ce traitement classique lors de l’instauration du traitement par ENTOCORT et la surveillance de la fonction corticosurrénale peuvent être nécessaires chez ces patients. Certains patients ressentent des malaises généraux imprécis pendant la phase de sevrage (p. ex., douleurs musculaires et articulaires) ou présentent des poussées d’allergies précédemment contrôlées par le corticostéroïde systémique classique. Un effet glucocorticoïde général insuffisant doit être suspecté si, dans de rares cas, des symptômes tels que fatigue, céphalées, nausées et vomissements surviennent. Dans ces cas, un ajustement temporaire de la dose de glucocorticoïdes systémiques peut parfois être nécessaire.
Gastro-intestinal
Il faut user de prudence dans l’emploi de glucocorticostéroïdes chez les patients qui présentent un risque de perforation intestinale, d’obstruction, d’abcès ou d’autres infections pyogènes et de nouvelles anastomoses intestinales.
Un traitement aux glucocorticostéroïdes peut provoquer une hyperacidité menant à la formation d’un ulcère gastro-duodénal.
Hématologique
En présence d’hypoprothrombinémie, on doit faire preuve de prudence dans l’utilisation de glucocorticostéroïdes en concomitance avec de l’acide acétylsalicylique (voir la section 9.4 Interactions médicament-médicament).
Hépatique/biliaire/pancréatique
L’activité générale du budésonide peut s’accentuer chez les patients atteints de cirrhose du foie, puisque cet état peut nuire au métabolisme du budésonide. De plus, comme avec les autres glucocorticostéroïdes, les effets du budésonide peuvent être potentialisés par l’hypothyroïdie. Une diminution de la fonction hépatique peut nuire à l’élimination des corticostéroïdes. La pharmacocinétique du budésonide par voie intraveineuse est toutefois semblable chez les patients cirrhotiques et les sujets en santé. La pharmacocinétique du budésonide après ingestion orale a été modifiée en présence d'insuffisance hépatique, tel que démontré par la hausse de la disponibilité générale.
Hypersensibilité
Des réactions allergiques, y compris des réactions pouvant mettre la vie en danger, ont été rapportées pendant l’utilisation du budésonide (voir la section 8.5 Effets indésirables observés après la mise en marché). La prise d’ENTOCORT doit être arrêtée en cas de réactions allergiques (voir la section 2 CONTRE-INDICATIONS).
Immunitaire
Les glucocorticostéroïdes peuvent masquer certains signes d’infection, et il arrive que de nouvelles infections surviennent en cours de traitement. On a observé une diminution de la résistance aux infections localisées pendant une glucocorticothérapie. Des infections virales comme la varicelle et la rougeole peuvent être plus graves ou même mortelles chez des patients traités avec des glucocorticostéroïdes immunosuppresseurs. Les adultes qui n’ont jamais contracté ces maladies doivent prendre grand soin d’éviter l’exposition à ces virus. Advenant l’exposition, il pourra être nécessaire d’entreprendre un traitement par immunoglobulines de varicelle-zona (VZIG) ou par l’injection intraveineuse d’un pool d’immunoglobulines (IVIG), au besoin. Si le patient contracte la varicelle, on pourra envisager un traitement antiviral.
Parfois, cela peut aussi révéler l’existence d’allergies comme la rhinite et l’eczéma qui étaient maîtrisées auparavant par le médicament à action générale (voir la section 4.1 Considérations posologiques).
Ophtalmologique
Des troubles visuels peuvent apparaitre lors d’une corticothérapie par voie systémique ou locale. En cas de vision floue ou d’apparition de tout autre symptôme visuel apparaissant au cours d’une corticothérapie, un examen ophtalmologique est requis à la recherche notamment d’une cataracte, d’un glaucome, ou d’une lésion plus rare telle qu’une choriorétinopathie séreuse centrale, décrits avec l’administration de corticostéroïdes par voie systémique ou locale.
Les glucocorticostéroïdes peuvent provoquer une élévation de la pression intraoculaire chez les patients atteints de glaucome.
Considérations périopératoires
Dans des cas où des patients doivent subir une intervention chirurgicale ou sont exposés à une autre source de stress, on recommande un traitement complémentaire avec un glucocorticoïde classique.
Santé reproductive : Potentiel féminin et masculin
- Fonction sexuelle/reproduction
Il n’y a pas de données sur l’effet d’ENTOCORT sur la fertilité chez l’humain. Aucun effet n’a été observé sur la fertilité du rat après un traitement par budésonide.
Surveillance et tests de laboratoire
Parce que la fonction surrénale peut être supprimée, un test de stimulation ACTH pour le diagnostic de l'insuffisance hypophysaire pourrait montrer des résultats faux (faibles valeurs).
7.1 Populations particulières
7.1.1 Femmes enceintes
On doit éviter d’administrer ENTOCORT aux femmes enceintes à moins de raisons majeures. Dans des études expérimentales sur des animaux, on a observé que le budésonide traversait la barrière placentaire. Le budésonide, comme d’autres glucocorticostéroïdes, est tératogène chez les rongeurs. De fortes doses de budésonide administrées par voie sous-cutanée ont produit des malformations, surtout de nature squelettique, chez les fœtus de lapins, de rats et de souris. On ne sait pas encore si ces résultats s’appliquent aux humains. En l’absence d’études plus poussées chez l’humain, on ne doit utiliser le budésonide pendant la grossesse que si les avantages escomptés l’emportent nettement sur les risques pour le fœtus. Il faudra surveiller attentivement tout signe d’hypoadrénalisme chez les enfants nés de mères qui ont reçu des doses considérables de glucocorticostéroïdes pendant leur grossesse.
7.1.2 Allaitement
Le budésonide passe dans le lait humain. Toutefois, selon des données obtenues à l’emploi du budésonide par inhalation, l’exposition du nourrisson devrait être faible aux doses thérapeutiques d’ENTOCORT. Avant de prescrire ENTOCORT aux mères qui allaitent, on doit évaluer les avantages escomptés par rapport aux risques possibles pour la mère et l’enfant.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées : Bien que les études cliniques aient inclus un certain nombre de patients âgés de plus de 65 ans, aucun essai clinique spécifiquement conçu pour les patients âgés n’a été réalisé. Aucune différence globale d’efficacité n’a été observée entre les patients gériatriques et les patients plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables systémiques connus liés aux corticostéroïdes comprennent, sans s’y limiter, l’hypercorticisme, la suppression surrénale, l’immunosuppression, la diminution de la densité minérale osseuse, la cataracte, le glaucome, le retard de croissance et, rarement, les effets psychiatriques/comportementaux. Ces effets secondaires dépendent souvent de la posologie et de la durée du traitement (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
La plupart des manifestations indésirables rapportées par les patients et les volontaires sains qui ont reçu ENTOCORT dans le cadre d’essais cliniques étaient légères ou modérées et ont été classées comme non sérieuses. Dans des essais cliniques contrôlés, 577 patients atteints de la maladie de Crohn ont été traités avec ENTOCORT en vue d’obtenir et de maintenir la rémission.
Les manifestations indésirables observées au cours du traitement avec ENTOCORT (n = 399) dans le but d’obtenir la rémission sont présentées au tableau 2. Les résultats présentés sont des données regroupées provenant de 3 études randomisées, à double insu et en groupes parallèles menées auprès de patients atteints de la maladie de Crohn active, d’intensité légère ou modérée, touchant l’iléon et/ou le côlon ascendant. L’étude 1 (n = 258) était une étude contrôlée par placebo dans laquelle une dose d’ENTOCORT a été administrée par voie orale deux fois par jour pendant une période allant jusqu’à 8 semaines. Les études 2 et 3 (n = 176 et 177, respectivement) étaient des études contrôlées par un comparateur, dans lesquelles ENTOCORT était administré deux fois par jour, ou une fois le matin, pendant une période allant jusqu’à 12 semaines (voir la section 14.1 Essais cliniques par indication, Traitement de la maladie de Crohn active d’intensité légère ou modérée). Un profil d’événements indésirables comparable a été rapporté au cours de 3 études sur le traitement d’entretien à long terme (jusqu’à 12 mois), dans lesquelles 270 patients ont été randomisés et traités une fois par jour avec 3 mg ou 6 mg d’ENTOCORT (n = 178) ou un placebo (n = 88) (Tableau 3) (voir la section
14.1 Essais cliniques par indication, Maintien de la rémission clinique de la maladie de Crohn d’intensité légère ou modérée).
La nature et la fréquence des manifestations indésirables étaient généralement égales ou inférieures à celles observées pendant le traitement visant à obtenir la rémission.
Des effets secondaires typiques d’un traitement aux glucocorticostéroïdes à action générale (p. ex. traits cushingoïdes et ralentissement de la vitesse de croissance) peuvent survenir. Il a été démontré que les effets généraux du budésonide sur l’axe HHS sont proportionnels à la dose. Les effets peuvent également dépendre de la durée du traitement, de la prise antérieure ou concomitante de glucocorticostéroïdes et de la sensibilité individuelle.
Tableau 2 – Manifestations indésirables rapportées avec le médicament à l’étude survenant chez ≥ 5 % des sujets par rapport à d’autres traitements dans les études d’induction de la rémission pour la maladie de Crohn
| Manifestations indésirables | ENTOCORT N = 399 n (%) | Placebo N = 66 n (%) | Prednisolone N = 145 n (%) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Affections gastro-intestinales | |||||||||||
| Nausée | 53 (13) | 5 (8) | 18 (12) | ||||||||
| Dyspepsie | 34 (9) | 2 (3) | 17 (12) | ||||||||
| Flatulence | 27 (7) | 4 (6) | 12 (8) | ||||||||
| Vomissement | 27 (7) | 5 (8) | 6 (4) | ||||||||
| Douleurs abdominales | 25 (6) | 7 (11) | 6 (4) | ||||||||
| Méléna | 19 (5) | 4 (6) | 10 (7) | ||||||||
| Troubles généraux | |||||||||||
| Mal de dos | 42 (11) | 6 (9) | 17 (12) | ||||||||
| Fatigue | 30 (8) | 5 (8) | 11 (8) | ||||||||
| Douleur | 28 (7) | 6 (9) | 17 (12) | ||||||||
| Affections du système nerveux | |||||||||||
| Céphalée | 104 (26) | 14 (21) | 31 (21) | ||||||||
| Vertige | 29 (7) | 4 (6) | 18 (12) | ||||||||
| Troubles du métabolisme et de la nutrition | |||||||||||
| Syndrome de Cushing | 113 (28) | 16 (24) | 69 (48) | ||||||||
| Affections du système respiratoire | |||||||||||
| Infection respiratoire | 58 (15) | 6 (9) | 20 (14) | ||||||||
| Pharyngite | 20 (5) | 3 (5) | 7 (5) | ||||||||
| Affections psychiatriques | |||||||||||
| Insomnie | 31 (8) | 3 (5) | 16 (11) | ||||||||
| Affections de la peau et du tissu sous-cutané | |||||||||||
| Éruption | 19 (6) | 4 (6) | 4 (3) | ||||||||
| Affections musculosquelettiques et du tissu conjonctif | |||||||||||
| Arthralgie | 20 (5) | 4 (6) | 6 (4) | ||||||||
| Crampes musculaires | 16 (4) | 0 | 10 (7) | ||||||||
| Manifestations indésirables | ENTOCORT N = 399 n (%) | Placebo N = 66 n (%) | Prednisolone N = 145 n (%) | ||||||||
| Affections cardiaques | |||||||||||
| Palpitations | 8 (2) | 0 | 12 (8) | ||||||||
Tableau 3 – Manifestations indésirables rapportées avec le médicament à l’étude survenant chez ≥ 5 % des sujets dans les études de traitement d’entretien pour la maladie de Crohn
| Manifestations indésirables | ENTOCORT N= 178 n (%) | Placebo N = 88 n (%) | ||||
|---|---|---|---|---|---|---|
| Affections gastro-intestinales | ||||||
| Douleur abdominale | 17 (10) | 11 (13) | ||||
| Nausée | 10 (6) | 2 (2) | ||||
| Dyspepsie | 12 (7) | 4 (5) | ||||
| Flatulence | 9 (5) | 4 (5) | ||||
| Troubles du métabolisme et de la nutrition | ||||||
| Syndrome de Cushing | 49 (28) | 9 (10) | ||||
| Troubles généraux | ||||||
| Mal au dos | 13 (7) | 2 (2) | ||||
| Douleur | 11 (6) | 3 (3) | ||||
| Fatigue | 9 (5) | 4 (5) | ||||
| Affections du système respiratoire | ||||||
| Infection respiratoire | 16 (9) | 5 (6) | ||||
| Affections du système nerveux | ||||||
| Céphalée | 19 (11) | 5 (6) | ||||
| Troubles musculosquelettiques et du tissu conjonctif | ||||||
| Arthralgie | 12 (7) | 1 (1) | ||||
| Infections et infestations | ||||||
| Infection virale | 11 (6) | 4 (5) | ||||
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Troubles oculaires : vision anormale
Troubles du système nerveux : dépression
Troubles de l'appareil reproducteur et des seins : trouble menstruel
Troubles de la peau et des tissus sous-cutanés : éruptions cutanées
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Aucun n’a été identifié.
8.5 Effets indésirables observés après la mise en marché
En plus des manifestations indésirables rapportées ci-dessus dans les essais cliniques, les manifestations indésirables suivantes ont été rapportées dans la littérature, ou après la commercialisation nationale ou à l’étranger d’ENTOCORT ou d’autres produits qui contiennent ou sont métabolisés en budésonide. Étant donné que bon nombre de ces manifestations ont été signalées volontairement par une population de taille inconnue, aucune estimation de la fréquence ne peut être effectuée. La relation entre les manifestations rapportées et ENTOCORT n’est pas claire.
Troubles généraux et anomalies au site d’administration : œdème périphérique
Affections du système immunitaire : réaction anaphylactique et autres réactions allergiques (angiœdème, œdème de Quincke, exanthème, urticaire)
Les autres effets secondaires qui ont été rapportés incluent une hypokaliémie, des tremblements, une hyperactivité psychomotrice, des ecchymoses, une cataracte, y compris une cataracte sous-capsulaire et des changements comportementaux tels que la nervosité, l’insomnie, l’anxiété, l’agressivité et les sautes d’humeur (voir la section 9.3 Interactions médicament-comportement).
La plupart des effets indésirables mentionnés dans cette monographie peuvent aussi survenir au cours d’autres traitements contenant des glucocorticoïdes.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Jusqu’à présent, on n’a pas observé d’interactions entre le budésonide et les autres médicaments utilisés pour le traitement des maladies inflammatoires de l’intestin.
Les inhibiteurs du CYP3A4 peuvent augmenter considérablement la concentration plasmatique de budésonide. Par conséquent, leur utilisation concomitante doit être évitée, sauf en cas de nécessité absolue. Les œstrogènes ou les contraceptifs oraux peuvent également augmenter la concentration plasmatique de budésonide.
9.3 Interactions médicamenteuses comportementales
Des changements de comportement tels que la nervosité, l’insomnie, l’anxiété, l’agressivité et les sautes d’humeur ont été rapportés.
9.4 Interactions médicament-médicament
Contraceptifs oraux
On a rapporté la hausse des concentrations plasmatiques et des effets des corticostéroïdes chez les femmes qui prennent des œstrogènes ou des contraceptifs oraux. Toutefois, un contraceptif oral contenant une association œstroprogestative à faible dose (éthinylœstradiol/désogestrel : 30 mcg/150 mcg), qui avait plus que doublé les concentrations plasmatiques de la prednisolone orale, n’a eu aucun effet significatif sur les concentrations plasmatiques du budésonide par voie orale.
Inhibiteurs du CYP 3A4 : le budésonide est métabolisé principalement par l’isozyme CYP 3A4 du cytochrome P450. L’inhibition de cette enzyme par le kétoconazole et des produits contenant du cobicistat (et possiblement d’autres dérivés azolés comme le fluconazole, l’itraconazole ou le miconazole), la cyclosporine, la troléandomycine, l’érythromycine ou le jus de pamplemousse peut donc accroître l’exposition générale au budésonide (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, co-administration avec inhibiteurs du CYP 3A).
Cimétidine
On a étudié chez des sujets sains la cinétique du budésonide avec et sans administration concomitante de cimétidine à raison de 1000 mg par jour. Après une dose de 4 mg par voie orale, les valeurs de Cmax (nmol/l) et de disponibilité générale (%) du budésonide sans et avec administration concomitante de cimétidine (3,3 contre 5,1 nmol/l et 10 contre 12 %, respectivement) indiquaient un léger effet inhibiteur sur le métabolisme hépatique du budésonide, causé par la cimétidine. Ce phénomène devrait avoir peu d’importance clinique.
Kétoconazole
Le kétoconazole, un puissant inhibiteur du CYP 3A, principale enzyme métabolique des corticostéroïdes, augmente les concentrations plasmatiques du budésonide administré par voie orale.
Oméprazole
Aux doses recommandées, l’oméprazole n’a aucun effet sur la pharmacocinétique du budésonide par voie orale.
9.5 Interactions médicament-aliment
Le jus de pamplemousse inhibe l’activité du CYP 3A, particulièrement dans la muqueuse intestinale.
Après la prise d’une grande quantité de jus de pamplemousse, l’exposition générale au budésonide administré par voie orale a augmenté du double environ (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, co-administration avec inhibiteurs du CYP 3A).
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le mode d’action précis des glucocorticostéroïdes dans le traitement de la maladie de Crohn n’a pas encore été élucidé. Toutefois, certains effets anti-inflammatoires, comme l’inhibition de la libération de médiateurs inflammatoires et l’inhibition des réponses cellulaires immunitaires, jouent probablement un rôle important.
La pathogenèse des maladies inflammatoires de l’intestin en général et de la maladie de Crohn en particulier n’a pas été établie. Toutefois, des réponses immunitaires inflammatoires y jouent probablement un rôle important. Les glucocorticostéroïdes peuvent influer sur ces réponses à différents niveaux, puisqu’ils produisent une grande variété d’effets inhibiteurs sur de multiples types de cellules et de médiateurs. Dans la maladie de Crohn, les effets les plus importants sont probablement le blocage de l’influx cellulaire inflammatoire, l’inhibition de la libération du médiateur inflammatoire par le blocage de la voie de l’acide arachidonique et le blocage des réponses immunitaires médiées par la cytokine.
10.2 Pharmacodynamie
L’ingrédient actif d'ENTOCORT, le budésonide, est un puissant glucocorticostéroïde de synthèse non halogéné, doté d’une forte activité locale et d’une faible activité générale. Des données tirées d’études sur la pharmacologie clinique et d’essais cliniques contrôlés indiquent que l’activité d'ENTOCORT est locale, du moins en partie.
Le rapport favorable entre son activité anti-inflammatoire locale et son activité générale est dû à sa grande affinité pour les récepteurs glucocorticostéroïdes, à l’efficacité du métabolisme de premier passage dans le foie et à sa courte demi-vie. Un glucocorticostéroïde comportant un tel profil est d’une importance particulière pour le traitement local des maladies inflammatoires intestinales comme la maladie de Crohn. En ce qui a trait à l’utilisation de glucocorticostéroïdes pour le traitement de cette maladie, il est essentiel d’obtenir une forte activité anti-inflammatoire locale au niveau de la paroi intestinale avec le moins d’effets secondaires généraux possibles, par exemple sur la fonction de l’axe HHS.
La puissance intrinsèque du budésonide, mesurée d’après son affinité pour les récepteurs glucocorticoïdes, est environ 15 fois plus élevée que celle de la prednisolone. Les données sur la pharmacologie clinique et les données cliniques indiquent nettement que l’activité du budésonide en capsules est locale, du moins en partie.
Chez les patients souffrant d’une maladie inflammatoire de l’intestin, on a observé une réduction de la densité minérale osseuse (DMO). Un essai multicentrique, ouvert, d’une durée de deux ans auprès de 272 patients randomisés a permis de comparer l’effet du traitement avec du budésonide en capsules ou de la prednisolone sur la DMO chez des sujets atteints de la maladie de Crohn touchant l’iléon et/ou le côlon ascendant. Les patients n’ayant pas reçu de traitement par des stéroïdes ont perdu significativement moins de DMO avec le budésonide qu’avec la prednisolone. Dans cette étude, le traitement avec le budésonide (au besoin jusqu’à 9 mg/jour) ou la prednisolone (au besoin jusqu’à 40 mg/jour) s’est révélé sûr et généralement bien toléré. Toutefois, les sujets traités avec le budésonide ont connu nettement moins d’effets secondaires attribuables aux glucocorticostéroïdes que les sujets traités avec la prednisolone.
Effet sur les paramètres hématologiques
Dans les 4 à 6 heures qui suivent leur administration à des volontaires sains, les glucocorticostéroïdes amènent une augmentation des polynucléaires neutrophiles sanguins et une diminution des granulocytes basophiles, des éosinophiles et des lymphocytes. Ces effets sont dus à une redistribution temporaire des cellules. Les valeurs retournent à la normale dans les 24 heures qui suivent l’administration. Un traitement au budésonide en capsules avec des doses quotidiennes de 3 à 15 mg pendant 8 semaines et de 3 à 6 mg pendant un maximum de 1 an a entraîné un effet très minime sur les cellules circulantes et les marqueurs inflammatoires généraux (protéine C-réactive et orosomucoïde).
10.3 Pharmacocinétique
Tableau 4 – Résumé de la pharmacocinétique clinique chez des sujets sains à jeun et des patients traités par 9 mg d’ENTOCORT par voie orale
ASC (nmol・h/L) | Cmax (nmol/L) | tmax (h) | T ½ (h) | Vd (L/kg) | CL (L/min) | |
|---|---|---|---|---|---|---|
| Adultes en bonne santé | 30,8 | 4,88 | 3,2 | 4 | 3 (2,2-3,9) | 1,2 (0,9-1,4) |
| Patients atteints de MC | 31,2 | 4,98 | 3,8 | 4 | 2,4 (1,6-3,2) | 1,3 (1,0-2,1) |
Absorption
Après administration orale de budésonide micronisé nature, l’absorption est rapide et semble complète. Après l’administration de capsules d’ENTOCORT, une fraction majeure du médicament absorbé est absorbée dans l’iléon et le côlon ascendant. Chez les patients atteints de MC active, la disponibilité systémique du budésonide est plus élevée que chez les sujets sains. La disponibilité systémique moyenne après dose unique varie donc d’environ 10 à 20 %.
On a étudié le site d’absorption du budésonide à libération iléale progressive chez des sujets sains et des patients atteints de la maladie de Crohn à l’aide de capsules inertes marquées au 111In et au 2H8 comme marqueurs du transit intestinal. Ces études indiquent que le budésonide est libéré en continu pendant le passage dans l'intestin grêle et le côlon ascendant.
Dans une étude effectuée chez 4 sujets sains, 69 % et 73 % du budésonide complètement absorbé ont été retenus dans l’iléon et le côlon ascendant, à jeun et après ingestion d’aliments, respectivement. Dans une seconde étude à laquelle ont participé 8 sujets sains, 68 % et 69 % du budésonide complètement absorbé ont été retenus dans l’iléon et le côlon ascendant, à jeun et après ingestion d’aliments, respectivement. Dans une troisième étude menée chez 6 sujets sains, les taux d’absorption obtenus immédiatement avant et après le déjeuner étaient de 58 % et 52 %, respectivement. Une étude incluant 6 patients atteints de la maladie de Crohn a révélé que 42 % du budésonide administré après le déjeuner a été absorbé dans l’iléon et le côlon ascendant. Le fait d’avoir obtenu un taux moyen plus faible chez ces patients que chez les sujets sains peut être attribué à deux cas où le temps de rétention dans l’iléon et le côlon ascendant était extrêmement court (1,6 h) comparativement à une moyenne de 13,8 h et de 17,3 h chez les autres patients et les sujets sains, respectivement.
Distribution
Le budésonide présente un volume de distribution (Vd) important chez les sujets sains (2,2 à 3,9 l/kg) et les patients atteints de la maladie de Crohn (1,6 à 3,2 l/kg), et un taux considérable (85 à 90 %) de liaison aux protéines plasmatiques en comparaison avec d’autres glucocorticostéroïdes de synthèse. Le volume de distribution libre du budésonide (c.-à-d. le rapport entre le volume de distribution et la fraction libre de budésonide dans le plasma) est élevé, ce qui indique la grande affinité du composé pour les tissus. De 3 à 5 heures (tmax) après l’administration orale de 9 mg de budésonide en capsules, on obtient des concentrations plasmatiques maximales (Cmax) moyennes de 5 à 10 nmol/l environ. L’ingestion d’aliments concomitante a retardé le Tmax et augmenté la Cmax, mais n’a pas affecté la disponibilité systémique ou le site d’absorption.
Aux doses thérapeutiques pertinentes d’ENTOCORT, la cinétique du budésonide est proportionnelle à la dose.
Métabolisme
Le budésonide est biotransformé dans une large mesure (environ 90 %) dans le foie en métabolites dotés d’une faible activité glucocorticostéroïde. L’activité glucocorticostéroïde de ses principaux métabolites, le 6β-hydroxybudésonide et la 16α hydroxyprednisolone, équivaut à moins de 1 % de celle du budésonide. Le budésonide est métabolisé principalement par CYP 3A4.
Les études in vitro sur le foie humain ont révélé que le budésonide est métabolisé rapidement en des composés plus polaires que la molécule mère. Deux métabolites principaux ont été isolés et identifiés comme étant le 6β-hydroxybudésonide et la 16α-hydroxyprednisolone. D’après le test d’œdème sur oreille de rat, l’activité glucocorticoïde de ces deux métabolites était au moins 100 fois plus faible que celle de la molécule mère. On n’a pu déceler aucune différence qualitative in vitro et in vivo entre les profils métaboliques. On a observé une biotransformation négligeable dans le poumon humain et les préparations de sérum.
Élimination
Après une administration intraveineuse, la demi-vie (t1/2) du budésonide est de 1,9 à 3,6 heures chez les adultes et plus courte, soit 1,5 heure, chez les enfants. Chez les patients atteints de la maladie de Crohn, la demi-vie plasmatique est de 2,4 h (écart de 2,1 à 2,8 h) après une administration intraveineuse. À la suite de l’administration orale du budésonide en capsules, la demi-vie terminale moyenne du médicament varie entre 3,0 et 5,1 h, et il n’y a pas de différence marquée entre les valeurs obtenues chez les patients et les sujets sains. La vitesse d’élimination du budésonide administré sous forme de capsules est limitée par son taux d’absorption, et la demi-vie terminale est de 4 heures en moyenne.
Le budésonide a une clairance générale élevée (0,9 à 1,4 l/min) en comparaison avec d’autres glucocorticostéroïdes. Après l’administration orale de budésonide en capsules, la disponibilité générale du médicament chez les sujets sains est de 10 % environ, ce qui est semblable aux pourcentages obtenus après l’administration orale de budésonide micronisé ordinaire (6 à 13 %); ce résultat indique une absorption complète du médicament. Après l’administration d’une dose unique de budésonide en capsules à des patients atteints de la maladie de Crohn en phase active, la disponibilité générale varie entre 12 et 20 %. Chez les sujets sains, les pourcentages correspondants sont de 9 à 12 %.
Chez des volontaires qui avaient inhalé une dose de budésonide tritié, on a retrouvé 31,8 ± 7,5 % de la substance radioactive administrée dans l’urine et 15,1 ± 4,3 % dans les fèces dans les 96 heures qui ont suivi l’administration. Chez les sujets qui avaient pris le composé par voie orale, on a recouvré 45,0 ± 5,0 % de la substance dans l’urine et 29,6 ± 2,5 % dans les fèces. La quantité de budésonide inchangé excrété dans les urines était pratiquement nulle.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Les capsules sont présentées dans un flacon en polyéthylène de haute densité muni d’un capuchon vissé en polypropylène contenant un dessiccatif. Les capsules doivent être distribuées et conservées dans le contenant d’origine.
Il faudra dire au patient de garder le flacon bien fermé.
Conserver à une température ambiante contrôlée (15 à 30 ⁰C).
Tenir hors de la vue et de la portée des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Il n’y a pas d’instructions de manipulation spéciale pour ce produit.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Budésonide
Nom chimique : Le budésonide est un mélange de deux isomères :
- 1. Pregna-1,4-diène-3,20-dione,16,17-butylidènebis(oxy)-11,21-dihydroxy-,[11β,16α (R)]
et
- 2. Pregna-1,4-diène-3,20-dione,16,17-butylidènebis(oxy)-11,21-dihydroxy-,[11β,16α (S)].
Formule moléculaire et masse moléculaire : C25H34O6
430,5
Formule de structure :
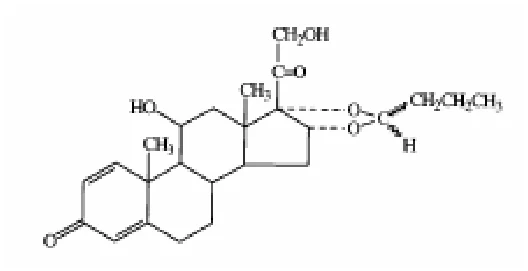
Propriétés physicochimiques : Le budésonide est un glucocorticostéroïde non halogéné consistant en un mélange 1:1 de deux épimères, 22R et 22S. C’est une poudre cristalline blanchâtre, franchement soluble dans le chloroforme, peu soluble dans l’éthanol et pratiquement insoluble dans l’eau et dans l’heptane. Son point de fusion se situe entre 224 et 231,5 ⁰C, où il y a décomposition.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Traitement de la maladie de Crohn active d’intensité légère ou modérée
Tableau 5 – Résumé des données démographiques des patients pour les essais cliniques d’induction chez les patients atteints de la maladie de Crohn
| No Étude | Plan d’étude | Dose, voie d’administration et [durée] | Sujets de l’étude (n) | Âge moyen (Plage) | Sexe (M/F) |
| Étude 1 | Étude randomisée, à double insu, contrôlée par placebo | 1,5 mg (2 f.p.j.) BUD 4,5 mg (2 f.p.j.) BUD 7,5 mg (2 f.p.j.) BUD Placebo [8 semaines] | 67 61 64 66 | 33 (17-63) 37 (18-65) 33 (18-66) 34 (19-62) | 20/47 23/38 29/35 25/41 |
| Étude 2 | Étude randomisée, à double insu, contrôlée par comparateur actif | 9 mg (1 f.p.j. le matin) BUD 40 mg PREDNISOLONE [10 semaines] | 88 88 | 35 (18-67) 36 (18-85) | 30/58 37/51 |
| Étude 3 | Étude randomisée, à double insu, contrôlée par comparateur actif | 4,5 mg (2 f.p.j.) BUD 9 mg (1 f.p.j. le matin) BUD 40 mg PREDNISOLONE [12 semaines] | 61 58 58 | 38 (20-71) 36 (17-71) 36 (19-70) | 28/33 21/37 23/35 |
Note : f.p.j. = fois par jour
L’innocuité et l’efficacité d’ENTOCORT (budésonide capsules à libération iléale progressive) ont été évaluées chez 611 patients (ENTOCORT : n = 399, placebo : n = 66, prednisolone : n = 146) atteints de la maladie de Crohn en phase active d’intensité légère ou modérée, touchant l’iléon et/ou le côlon ascendant, dans le cadre de 3 études multicentriques, randomisées, à double insu et menées en mode parallèle. Les patients admis dans ces études étaient âgés de 17 à 85 ans (âge moyen : 36 ans); 39 % d’entre eux étaient des hommes et 99,5 % étaient de race blanche. L’indice d’activité de la maladie de Crohn (Crohn’s Disease Activity Index – CDAI) était la principale mesure clinique utilisée dans ces études pour déterminer l’efficacité du traitement. L’indice CDAI est un outil validé qui se fonde sur des facteurs subjectifs évalués par le patient (fréquence des selles liquides ou très molles, intensité de la douleur abdominale et bien-être général) et des observations objectives (nombre de symptômes autres qu’intestinaux, nécessité d’utiliser un antidiarrhéique, présence d’une masse abdominale, poids corporel et hématocrite). La variable primaire d’efficacité dans ces études comparatives ayant porté sur ENTOCORT était l’amélioration clinique, définie comme un score CDAI ≤150 après 8 semaines de traitement (les résultats ont été jugés significatifs si la valeur p était inférieure à 5 %). L’évaluation de l’innocuité dans ces études incluait la surveillance des effets indésirables. Une liste des symptômes possibles de l’hypercorticisme a été utilisée.
Résultats
L’étude 1 (tableau 6) a regroupé 258 patients et a évalué l’innocuité et l’efficacité de diverses doses d’ENTOCORT (1,5 mg 2 f.p.j., 4,5 mg 2 f.p.j. ou 7,5 mg 2 f.p.j.) par rapport au placebo. Les résultats pour la dose de 3 mg par jour (données non présentées au tableau 6) ne se distinguaient pas de ceux obtenus avec le placebo (p = 0,13). Le taux de rémission (score CDAI ≤ 150) dans le groupe ayant reçu la dose de 9 mg était significativement plus élevé que celui noté dans le groupe sous placebo à la fin de la période de 8 semaines de traitement (51 % vs 20 %, p = 0,0004). On n’a pas observé de bienfait additionnel lorsque la dose quotidienne d’ENTOCORT a été augmentée de 9 mg à 15 mg (p = 0,34; données non présentées au tableau 6). Dans le groupe ayant reçu la dose de 9 mg, le score CDAI médian après 8 semaines de traitement avait diminué de 121 points par rapport au score initial (le score CDAI médian au départ étant de 290), comparativement à 21 points dans le groupe sous placebo.
Les études 2 et 3 (tableau 6) ont comparé ENTOCORT (4,5 mg 2 f.p.j. et/ou 9 mg (une fois par jour le matin) et la prednisolone par voie orale (dose initiale de 40 mg, une fois par jour). Au départ, le score CDAI médian était de 277 dans les deux études. Les données présentées pour les études 2 et 3 correspondent aux résultats observés après une période de traitement de 8 semaines. Dans l’étude 2, les patients traités avec ENTOCORT à 9 mg une fois par jour le matin ont été 13 % moins nombreux à présenter une amélioration clinique que dans le groupe sous prednisolone (aucune différence sur le plan statistique, p = 0,12). Des taux d’amélioration clinique comparables (60 %) ont été observés avec ENTOCORT à 9 mg une fois par jour le matin et avec la prednisolone dans l’étude 3 (aucune différence sur le plan statistique, p = 0,062). La diminution du score CDAI médian dans l’étude 3 a été de 141 points et de 149 points dans les groupes sous ENTOCORT à 9 mg une fois par jour le matin et sous prednisolone, respectivement.
La proportion de patients présentant une concentration normale de cortisol plasmatique (≥ 150 nmol/l) était significativement plus élevée dans les groupes sous ENTOCORT des études 2 et 3 (59 % et 66 %, respectivement) que dans les groupes sous prednisolone (24 %).
Tableau 6 – Taux d’amélioration clinique (CDAI ≤ 150) après 8 semaines de traitement
| Étude clinique | ENTOCORT à 9 mg (1 f.p.j. le matin) | ENTOCORT à 4,5 mg (2 f.p.j.) | Placebo | Prednisolone (1 f.p.j. le matin) |
| 1 | 31/61 (51 %) | 13/64 (20 %) | ||
| 2 | 45/86 (52 %) | 56/85 (65 %) | ||
| 3 | 35/58 (60 %) | 25/60 (42 %) | 35/58 (60 %) |
Note : f.p.j. = fois par jour
Maintien de la rémission clinique de la maladie de Crohn d’intensité légère ou modérée
Tableau 7 – Résumé des données démographiques des patients pour les essais cliniques d’entretien chez les patients atteints de la maladie de Crohn
| No Étude | Plan d’étude | Dose, voie d’administration et [durée] | Sujets de l’étude (n) | Âge moyen (Plage) | Sexe (M/F) |
| Étude 4 | Plan d’étude randomisée, à double insu et à double factice avec trois groupes parallèles | 6 mg 3 mg placebo | 36 33 36 | 36 (19-63) 37 (22-62) 34 (19-60) | 18/18 10/23 14/22 |
| Étude 5 | Groupes parallèles randomisés, à double insu. | 6 mg 3 mg placebo | 32 31 27 | 37 (21-71) 33 (18-69) 35 (22-52) | 15/17 10/21 11/16 |
| Étude 6 | Étude randomisée, à double insu, contrôlée contre placebo avec 3 groupes parallèles | 6 mg 3 mg placebo | 22 26 27 | 37 (20-63) 37 (20-71) 34 (19-61) | 9/13 14/12 11/16 |
Résultats
L’efficacité et l’innocuité d’ENTOCORT pour ce qui est du maintien de la rémission clinique ont été évaluées dans 3 études multicentriques, à double insu et contrôlées par placebo d’une durée de 12 mois, menées auprès de 270 patients randomisés pour recevoir 3 mg ou 6 mg d’ENTOCORT une fois par jour ou un placebo (ENTOCORT : n = 178). Les patients étaient âgés de 18 à 71 ans (âge moyen : 36 ans); 41 % étaient des hommes et 99,6 % étaient de race blanche. Le score CDAI moyen au départ était de 98. Dans 2 des 3 études cliniques réalisées, 80 % (156/195) des patients inscrits présentaient une maladie de Crohn touchant exclusivement l’iléon (dans la troisième étude, le site de la maladie n’a pas été consigné). On n’a pas effectué de coloscopie après le traitement. ENTOCORT à 6 mg/jour a prolongé le temps écoulé avant la récidive, laquelle était définie comme une augmentation du score CDAI d’au moins 60 points, un score total > 150, ou le retrait en raison d’une aggravation de la maladie. Le temps médian écoulé avant la récidive dans les populations regroupées des 3 études était de 154 jours chez les patients sous placebo et de 263 jours chez ceux ayant été traités avec ENTOCORT à 6 mg/jour (p = 0,011). Selon les résultats après 3 mois pour les populations regroupées des 3 études, ENTOCORT à 6 mg/jour a réduit la proportion de patients chez qui la maîtrise des symptômes n’était pas maintenue, comparativement au placebo (26 % vs 45 %, respectivement).
14.2 Études de biodisponibilité comparatives
Sans objet.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Une série complète d’études de toxicologie (après administration prolongée et en aigu, études sur la reproduction, la mutagénicité et la cancérogenèse) a été réalisée avec le budésonide administré par différentes voies, soit par voie orale, sous-cutanée, épicutanée et par inhalation. La plupart de ces études ont été menées sur des rats et des chiens. La toxicité du budésonide en capsules, surtout au niveau du tractus gastro-intestinal, a fait l’objet d’études chez les singes Cynomolgus ayant reçu des doses répétées par voie orale.
Toxicologie générale :
Toxicité aiguë
Le tableau 8 résume les études menées sur la toxicité aiguë du budésonide à la suite d’une administration orale et sous-cutanée.
Tableau 8 – Toxicité aiguë du budésonide chez les souris et les rats
| Espèce | Sexe | Voie d’administration | DL50 (mg/kg) après 3 semaines |
| Souris | Mâle | s.c. | 35 ± 18 |
Souris Souris | Mâle Femelle | p.o. p.o. | > 800 > 800 |
| Espèce | Sexe | Voie d’administration | DL50 (mg/kg) après 3 semaines |
Rat Rat Rat | Mâle Femelle Mâle | s.c. s.c. p.o. | 15,1 ± 4,4 20,3 ± 7,1 ≈ 400 |
Les animaux qui ont survécu présentaient une diminution marquée de l’accroissement pondéral.
Toxicité après l’administration répétée de budésonide
Le tableau 9 résume les renseignements sur la toxicité tirés d’études au cours desquelles des doses répétées de budésonide ordinaire ont été administrées par voie orale, sous-cutanée et par inhalation à des rats, des lapins et des chiens. On y retrouve également des données sur la toxicité du budésonide en capsules à la suite de l’administration orale uniquotidienne de doses allant jusqu’à 5000 mcg/kg/jour, à des singes pendant 4 à 26 semaines.
Tableau 9 – Toxicité après l’administration répétée de budésonide à des rats, des lapins, des chiens et des singes
| Animal | Nbre par groupe et sexe | Nbre de groupes posologiques | Préparation de budésonide | Doses quotidiennes | Voie d’admini-stration | Durée | Effets toxiques | |
| Espèce, race | mg/kg | mg/ animal | ||||||
Rat, Sprague-Dawley | 6 mâles 6 femelles | 4 | ordinaire | 0,05 0,5 5,0 50,0 | orale | 1 mois | Atrophie des glandes surrénales et du système lymphatique. Ulcération gastrique. | |
Rat, Wistar | 10 mâles 10 femelles | 3 | ordinaire | 0,02 0,10 0,2-0,5 | inhalation | 3 mois | Alopécie liée à la dose. Baisse liée à la dose des lymphocytes et des leucocytes. Augmentation des polynucléaires neutrophiles. Dans le groupe à dose élevée, réduction du poids des surrénales, du thymus, de la rate et du foie. On n’a observé aucune dysfonction pulmonaire. | |
Rat, Wistar | 40 mâles 40 femelles | 3 | ordinaire | 0,005 0,01 0,05 | inhalation | 12 mois | Comme ci-dessus. | |
| Animal | Nbre par groupe et sexe | Nbre de groupes posologiques | Préparation de budésonide | Doses quotidiennes | Voie d’admini-stration | Durée | Effets toxiques | |
| Espèce, race | mg/kg | mg/ animal | ||||||
Lapin, New Zealand White | 3 mâles 3 femelles | 2 | ordinaire | 0,025 0,1 | sous-cutanée | 1 mois | La dose élevée a provoqué une légère augmentation de la masse du foie, une légère diminution de la masse des surrénales et une régression du thymus. | |
Chien, Beagle | 1 mâle 1 femelle | 3 | ordinaire | 0,01 0,1 1,0 | orale | 1 mois | Dose élevée – effets typiques des stéroïdes - atrophie des surrénales et du système lymphatique, augmentation des graisses dans le myocarde et du glycogène dans le foie. | |
Chien, Beagle | 2 mâles 2 femelles | 3 | ordinaire | 0,02 0,06 0,2 | inhalation | 6 sem | Dose élevée – produit l’atrophie du thymus et des surrénales. On n’a observé aucun changement dans le système respiratoire. | |
Chien, Beagle | 5 mâles 5 femelles | 3 | ordinaire | 0,20 0,60 2,00 | inhalation | 6 mois | Dose élevée – diminution du cortisol plasmatique, atrophie de la portion corticale des surrénales, régression du thymus. Légère obésité viscérale. | |
Chien, Beagle | 5 mâles 5 femelles | 3 | ordinaire | 0,20 0,60 2,00 | inhalation | 12 mois | Dose élevée – obésité, alopécie, on n’a décelé la présence d’aucun cycle œstral chez les femelles. Effets stéroïdes généraux - atrophie du système lymphatique et des surrénales. | |
Singe, Cynomolgus | 2 mâles 2 femelles | 4 | Capsules à libération iléale progressive | 0 0,1 0,33 1,0 | orale | 4 sem | Aucun effet toxique lié au traitement n’a été observé. | |
| Animal | Nbre par groupe et sexe | Nbre de groupes posologiques | Préparation de budésonide | Doses quotidiennes | Voie d’admini-stration | Durée | Effets toxiques | |
| Espèce, race | mg/kg | mg/ animal | ||||||
Singe, Cynomolgus | 4 mâles 4 femelles | 4 | Capsules à libération iléale progressive | 0 0,5 2,0 5,0 | orale | 26 sem | Dose moyenne/ élevée – évolution pondérale, légère diminution des taux de cortisol. Dose élevée – légère augmentation du poids du foie et réduction du poids des surrénales, augmentation des taux des glucoses chez les femelles et hausse des protéines plasmatiques et réduction de la cellularité chez les mâles. | |
| Tous les effets observés correspondaient aux effets attendus d’une exposition prolongée aux glucocorticostéroïdes. | ||||||||
Cancérogénicité : On a évalué le potentiel cancérogène du budésonide chez les rats et les souris au cours d’études à long terme.
Étude à long terme sur l’eau destinée à des souris
Le budésonide a été administré pendant 91 semaines à trois groupes de souris CD®- 1, dans leur approvisionnement en eau, à des niveaux posologiques de 10, 50 et 200 mcg/kg/jour.
On a observé, chez les mâles seulement, une diminution de la survie statistiquement significative et liée à la dose. Tous les autres critères d’évaluation étaient comparables dans tous les groupes. L’examen microscopique a révélé la présence de nombreuses lésions spontanées, non associées au traitement. On n’a noté aucun effet cancérogène.
Études à long terme (104 semaines) sur le budésonide administré dans l’eau destinée à des rats
On a effectué trois études sur le pouvoir cancérogène chez des rats. Dans la première étude, le budésonide a été administré pendant 104 semaines à des doses de 10, 25 et 50 mcg/kg/jour.
Une augmentation légère, quoique statistiquement significative, des gliomes a été notée chez les animaux mâles du groupe à dose élevée. On doit toutefois considérer ces résultats comme incertains, car la fréquence de gliomes spontanés varie grandement chez les rats S-D.
Deux autres études sur le pouvoir cancérogène d’une durée de 104 semaines ont été effectuées pour élucider ces résultats; dans une étude, on a administré 50 mcg/kg/jour de budésonide à des rats S-D mâles tandis que dans l’autre, on a administré la même dose à des rats Fischer mâles (chez qui la fréquence de gliomes est moins grande et moins variable). La prednisolone et l’acétonide de triamcinolone étaient les glucocorticostéroïdes de référence dans les deux études.
Les résultats de ces nouvelles études sur le pouvoir cancérogène chez les rats mâles ne présentaient pas une fréquence accrue de gliomes chez les groupes d’animaux traités au budésonide par comparaison aux groupes témoins ou aux groupes traités simultanément avec les glucocorticostéroïdes de référence.
Dans la première étude, on a également noté une fréquence accrue de tumeurs hépatiques chez les rats ayant reçu la dose moyenne et la dose élevée par comparaison aux rats S-D mâles du groupe témoin. À la reprise de l’étude, ces résultats ont été confirmés dans tous les groupes de rats S-D mâles traités avec les trois stéroïdes (budésonide, prednisolone et acétonide de triamcinolone), ce qui indique un effet propre à la classe des glucocorticostéroïdes chez cette espèce.
Effets toxicologiques sur le tractus gastro-intestinal
On a noté que le budésonide administré à faibles doses a peu d’effets toxicologiques apparents sur le tractus gastro-intestinal qui, avec le foie, forme un système organique exposé à de fortes concentrations de budésonide après une administration orale du médicament.
L’administration orale de doses allant jusqu’à 500 mcg/kg de budésonide à des rats pendant 1 mois n’a entraîné aucun effet indésirable sur le tractus gastro-intestinal. Après l’administration de 500 mcg/kg, on a cependant noté une atrophie de la rate et des glandes surrénales ainsi qu’un dépôt de lipides dans le foie, des effets caractéristiques des glucocorticoïdes. À 5000 mcg/kg, on a remarqué des ulcérations et des saignements dans le tractus gastro-intestinal de même qu’une toxicité générale prononcée.
Une autopsie a révélé la présence de modifications dans l’estomac, notamment des saillies blanches ou des nodules, des zones sombres similaires à des ulcères, des foyers sombres ou rouge foncé et des zones sombres et creuses chez les rates traitées (50 à 700 mcg/kg) et chez 1 des 10 rats recevant la dose élevée (700 mcg/kg), après l’administration de budésonide, dans l’eau destinée à des rats, pendant 3 mois. On n’a noté aucune modification chez les animaux témoins (mâles et femelles). Des anomalies similaires à l’estomac ont été observées lors d’une étude de 3 mois sur le budésonide administré dans l’eau destinée à des souris. Aucun changement n’a été remarqué chez les animaux recevant la dose de 10 mcg/kg, mais des anomalies à l’estomac ont été observées chez les souris des deux sexes recevant la dose de 50 mcg/kg. Cependant, on n’a rapporté aucune lésion gastrique parmi les souris mâles recevant la dose élevée (700 mcg/kg). Quelques animaux du groupe témoin ont également été touchés.
Dans une étude de 12 mois sur le budésonide administré par inhalation (portant surtout sur le dépôt et l’absorption oraux et gastro-intestinaux) chez les rats, un examen histologique a révélé l’absence d’hyperplasie du canal cholédoque dans le foie à 50 mcg/kg (dose élevée). Cet effet est caractéristique des glucocorticoïdes, puisque l’hyperplasie du canal cholédoque se retrouve normalement chez le rat sénescent. On n’a noté aucun effet indésirable sur le tractus gastro-intestinal à 50 mcg/kg.
Après l’administration orale de budésonide à des chiens pendant 1 mois, on a rapporté une légère hypertrophie du foie et un dépôt accru de glycogène à 100 mcg/kg. Aucun effet indésirable n’a été noté sur le tractus gastro-intestinal. Une étude de 12 mois sur le budésonide administré par inhalation orale chez le chien (doses entre 20 et 200 mcg/kg) a montré une augmentation du poids du foie et du dépôt de glycogène à 200 mcg/kg. Aucune dose n’a entraîné d’effets indésirables sur le tractus gastro-intestinal.
L’administration orale de 100 à 1000 mcg/kg/jour de budésonide en capsules à des singes Cynomolgus pendant 4 semaines n’a révélé aucun signe clinique lié au traitement. L’administration orale de budésonide en capsules à des singes Cynomolgus pendant 26 semaines n’a entraîné aucun effet sur le tractus gastro-intestinal à des doses allant jusqu’à 5000 mcg/kg/jour.
Génotoxicité :
D’après le test d’Ames (Salmonella/microsomes) ou le test du micronoyau de souris, le budésonide n’a présenté aucune activité mutagène.
Toxicologie pour la reproduction et le développement :
Effets sur la grossesse
Rate
Des doses quotidiennes de 20, 100 et 500 mcg/kg de masse corporelle ont été administrées en sous-cutané à des rates gravides pendant les jours 6 à 15 de la gestation. Dans le groupe recevant la dose élevée, on a observé une détérioration de l’état général, y compris des signes d’horripilation, de somnolence, de diminution de la consommation alimentaire et de réduction de l’accroissement pondéral chez toutes les rates. On a aussi noté une augmentation du nombre de morts fœtales et une diminution du poids des ratons par rapport au groupe témoin ainsi qu’une plus grande fréquence d’anomalies fœtales. Il faut donc considérer les doses de plus de 100 mcg/kg comme étant tératogènes chez le rat.
Des doses quotidiennes de 0,01, de 0,05 et de 0,1 à 0,25 mg/kg ont été administrées par inhalation à des rates gravides pendant les jours 6 à 15 de la gestation. À la dose la plus élevée, on a noté une réduction légère, quoique significative, de l’accroissement pondéral des fœtus, mais il n’existe aucune preuve que le budésonide exerce un effet sur le développement du fœtus, quelle que soit la dose.
Lapine
Des doses quotidiennes de 5, 25 et 125 mcg/kg de masse corporelle ont été administrées en sous-cutané à des lapines gravides pendant les jours 6 à 18 de la gestation. Dans les groupes recevant la faible dose et la dose moyenne, on a noté une diminution de la consommation alimentaire et de l’accroissement pondéral pendant la quatrième semaine de gestation. On a également observé de la diarrhée et des hémorragies vaginales chez quelques lapines. Dans le groupe recevant la dose élevée, toutes les lapines ont avorté à la fin de la période de gestation. On a constaté une augmentation marquée de la fréquence des malformations, particulièrement de nature squelettique, dans le groupe qui avait reçu la dose moyenne. Les malformations les plus fréquentes se présentaient au niveau du crâne et des vertèbres.
Effets sur la fécondité et la reproduction en général
Rat
Pour évaluer l’effet du budésonide sur la fécondité et la reproduction en général, on a administré en sous-cutané des doses quotidiennes de 0,01, de 0,05 et de 0,19 µmol/kg à des rats mâles pendant 9 semaines avant la période d’accouplement et pendant celle-ci. Les rates ont reçu les mêmes doses pendant les 2 semaines qui précédaient l’accouplement, pendant la période de gestation et jusqu’à 21 jours après la mise bas. On a noté une diminution de la viabilité périnatale et post-natale chez les ratons du groupe ayant reçu la dose élevée. Il y a eu également une réduction de l’accroissement pondéral chez les mères.