


Monographie de produit - Uceris
1 INDICATIONS
La mousse rectale UCERIS (budésonide) est un glucocorticostéroïde indiqué pour induire une rémission chez les patients adultes atteints de colite ulcéreuse distale évolutive légère ou modérée s’étendant jusqu’à 40 cm de la marge anale.
1.1 Enfants
Enfants (< 18 ans)
Santé Canada ne dispose d’aucune donnée sur l’utilisation d’UCERIS chez les enfants et n’a donc pas autorisé d’indication pour cette population. Voir la section 6.1.3 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières.
1.2 Personnes âgées
Personnes âgées (> 65 ans)
Les données provenant d’études cliniques sur UCERIS sont insuffisantes et inadéquates pour permettre de déterminer si les patients de 65 ans et plus répondent au traitement différemment des patients plus jeunes. Voir la section 6.1.4 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Personnes âgées, et la section 3.2 POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique.
2 CONTRE-INDICATIONS
- UCERIS est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des composants du produit (y compris les ingrédients non médicinaux) ou du contenant. Pour obtenir une liste complète des ingrédients, voir la section 5 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- Infection tuberculeuse active ou latente
- Infections fongiques, bactériennes, virales généralisées ou parasitaires non traitées
- Herpès oculaire
3 POSOLOGIE ET ADMINISTRATION
3.1 Considérations posologiques
- La mousse rectale UCERIS doit uniquement être administrée par voie rectale. Elle n’est pas destinée à un usage oral.
- Le patient doit aller à la selle avant d’utiliser la mousse rectale UCERIS.
- Chaque applicateur est enduit d’un lubrifiant. Si une lubrification additionnelle est nécessaire, de la gelée de pétrole peut aussi être utilisée.
3.2 Posologie recommandée et ajustement posologique
La posologie recommandée est 1 dose mesurée administrée par voie rectale 2 fois par jour pendant 2 semaines, puis 1 dose mesurée administrée par voie rectale 1 fois par jour pendant 4 semaines.
Santé Canada n’a pas autorisé d’indication chez les enfants (< 18 ans) (voir la section 6.1.3 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Enfants).
Aucun ajustement posologique n’est nécessaire chez les patients de 65 ans et plus. Cependant, il faut faire preuve de prudence pour déterminer la dose chez les personnes âgées, en commençant habituellement par la dose la plus faible de la plage posologique (voir la section 6.1.4 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Personnes âgées).
Aucun ajustement posologique n’est nécessaire en présence d’une atteinte hépatique ou rénale.
3.3 Administration
Avant d’appliquer la mousse rectale, le patient doit aller à la selle.
Réchauffer la cartouche avec les mains tout en l’agitant vigoureusement pendant 10 à 15 secondes avant l’utilisation.
La mousse rectale UCERIS peut être appliquée en position debout, couchée ou assise (p. ex., sur la toilette).
Appliquer la mousse rectale UCERIS le matin et le soir pendant les 2 premières semaines de traitement, puis l’appliquer 1 fois par jour le soir pendant les 4 semaines suivantes. Le soir, il faut l’appliquer immédiatement avant d’aller au lit. Le patient doit éviter d’aller à la selle avant le lendemain matin.
Les applicateurs sont à usage unique. Il faut jeter l’applicateur après son utilisation.
3.4 Dose oubliée
Si le patient oublie une dose de mousse rectale UCERIS, il doit l’appliquer dès qu’il s’en rend compte, sauf s’il est presque temps de prendre la dose suivante. Le patient ne doit pas appliquer deux doses d’UCERIS en même temps pour compenser une dose oubliée.
4 SURDOSAGE
Il est improbable qu’un surdosage aigu par la mousse rectale UCERIS survienne. Cependant, la mousse rectale UCERIS est absorbée dans la circulation générale de sorte qu’un surdosage chronique peut entraîner des signes ou des symptômes d’hypercorticisme.
En cas de surdosage soupçonné, communiquer avec le centre antipoison de la région.
5 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET
CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
La mousse rectale UCERIS est une émulsion qui est contenue dans une cartouche en aluminium renfermant un propulseur aérosol. Elle est offerte en une seule teneur : 2 mg de budésonide par dose mesurée.
6 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Il faut faire preuve de prudence chez les patients atteints d’infections, d’hypertension, de diabète, d’ostéoporose, d’ulcère gastroduodénal, de glaucome ou de cataractes, ou ayant des antécédents familiaux de diabète ou de glaucome, ou présentant tout autre problème de santé où l’emploi d’un glucocorticostéroïde pourrait avoir des effets non souhaités. Ces patients doivent faire l’objet d’une surveillance pour déceler de tels effets, et lorsque nécessaire, il faut évaluer les bienfaits d’un corticostéroïde en lavement par rapport aux risques qu’il peut entraîner.
Il faut éviter l’utilisation concomitante d’inhibiteurs de la CYP3A4 (comme le kétoconazole, l’itraconazole, le ritonavir, l’indinavir, le saquinavir, l’érythromycine, la cyclosporine, le pamplemousse et le jus de pamplemousse), car ils peuvent augmenter la concentration de budésonide dans la circulation générale (voir la section 8 INTERACTIONS MÉDICAMENTEUSES).
Il faut surveiller les patients chez qui un glucocorticostéroïde ayant des effets généraux intenses est remplacé par un glucocorticostéroïde ayant des effets généraux moindres, comme la mousse rectale UCERIS, car des symptômes attribuables à un retrait de la corticothérapie, comme une suppression surrénalienne aiguë ou une hypertension intracrânienne bénigne, peuvent se manifester. Une surveillance de la fonction corticosurrénale peut être nécessaire chez ces patients, et la dose du glucocorticostéroïde ayant des effets généraux intenses doit être réduite avec prudence.
Le remplacement d’un glucocorticostéroïde à action générale par la mousse rectale UCERIS peut entraîner la réapparition des allergies (p. ex., rhinite et eczéma) qui étaient auparavant maîtrisées
Voie d’administration | Forme pharmaceutique / teneur / composition | Ensemble des ingrédients non médicinaux |
| Rectale | Mousse, 2 mg de budésonide par dose mesurée | Acide citrique monohydrate, alcool cétylique, cire émulsifiante, eau purifiée, édétate disodique, polyoxyl (10) stéaryl éther, propylèneglycol Propulseur : isobutane, n-butane, propane |
par le médicament à action générale.
AVERTISSEMENT : Le contenu de la mousse rectale UCERIS comprend du n-butane, de l’isobutane et du propane comme gaz propulseurs, lesquels sont inflammables. Ne pas se tenir près d’un feu ou d’une flamme ni fumer pendant ou tout de suite après l’application.
Les patients doivent interrompre temporairement l’application d’UCERIS avant de commencer la préparation intestinale en vue d’une coloscopie et consulter leur professionnel de la santé avant de reprendre l’application du traitement.
Carcinogenèse et mutagenèse
Voir TOXICOLOGIE NON CLINIQUE.
Système endocrinien et métabolisme
Hypercorticisme et suppression de l’axe surrénalien
Lorsque des glucocorticostéroïdes sont utilisés de façon prolongée, des effets généraux comme l’hypercorticisme et la suppression surrénalienne peuvent survenir. Les glucocorticostéroïdes peuvent supprimer ou réduire la réponse de l’axe hypothalamo-hypophyso-surrénalien (axe HHS) au stress. Lorsque le patient doit subir une intervention chirurgicale ou est soumis à d’autres sources de stress, l’apport complémentaire d’un glucocorticostéroïde à action générale est recommandé.
Étant donné que la mousse rectale UCERIS contient un glucocorticostéroïde, les mises en garde et les précautions générales concernant les glucocorticoïdes doivent être suivies. Voir la section 9 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE.
Fonction hépatique, biliaire et pancréatique
Une fonction hépatique réduite peut avoir un effet sur l’élimination des glucocorticoïdes, augmentant ainsi l’exposition générale au budésonide et possiblement le risque d’effets indésirables généraux. Voir la section 9.3 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique – Populations particulières et états pathologiques, Insuffisance hépatique. Par conséquent, il faut faire preuve de prudence lors de l’administration du produit à des insuffisants hépatiques et surveiller l’état de ces patients. Il faut soupeser les bienfaits et les risques du traitement par le budésonide et envisager de cesser l’emploi de la mousse rectale UCERIS chez ces patients si des signes d’hypercorticisme sont observés.
UCERIS ne doit pas être utilisé chez les patients atteints d’insuffisance hépatique sévère, comme dans les cas de cirrhose hépatique, à moins que les bienfaits escomptés surpassent clairement le risque accru d’effets toxiques.
Système immunitaire
Les patients qui prennent des médicaments qui suppriment le système immunitaire, comme les glucocorticostéroïdes, dont fait partie le budésonide, sont plus vulnérables aux infections que les personnes en santé.
Les infections virales, comme la varicelle et la rougeole, peuvent être plus graves, voire mortelles, chez les patients vulnérables ou chez ceux qui prennent des doses immunosuppressives de glucocorticostéroïdes. Il faut veiller tout particulièrement à ce que les patients qui n’ont pas eu ces maladies n’y soient pas exposés. En cas d’infection avérée ou soupçonnée, il faut envisager une diminution de la dose ou l’arrêt du traitement par UCERIS, s’il y a lieu.
Les effets de la dose, de la voie d’administration et de la durée de la glucocorticothérapie sur le risque d’infection disséminée ne sont pas connus. Les effets de la maladie sous-jacente et/ou des glucocorticothérapies antérieures sur ce risque sont également inconnus.
En cas d’exposition, un traitement par des immunoglobulines antivaricelle-zona (VZIG) ou un mélange d’immunoglobulines par voie intraveineuse (IgIV), selon le cas, peut être indiqué.
En cas d’exposition à la rougeole, un traitement prophylactique par un mélange d’immunoglobulines par voie intramusculaire (IgIM) peut être indiqué. Si la varicelle est contractée, l’utilisation d’agents antiviraux peut être envisagée.
Fonction visuelle
Des troubles visuels peuvent être signalés lors de l’administration de corticostéroïdes par voie générale ou topique, lesquels peuvent être dus à une cataracte, un glaucome ou des maladies rares comme la choriorétinopathie séreuse centrale (CRSC). En cas de troubles visuels, il faut envisager de faire évaluer le patient par un ophtalmologiste.
6.1 Populations particulières
6.1.1 Femmes enceintes
La mousse rectale UCERIS n’a fait l’objet d’aucune étude chez les femmes enceintes.
Dans le cadre d’études sur la reproduction animale, l’administration sous-cutanée de budésonide chez des rats et des lapins à des doses correspondant respectivement à 1,2 fois et à 0,12 fois la dose intrarectale de 4 mg/jour chez l’humain a entraîné des anomalies squelettiques, des pertes fœtales et une réduction du poids des petits (voir la section 14 TOXICOLOGIE NON CLINIQUE, Toxicologie de la reproduction et du développement). La mousse rectale UCERIS ne doit être utilisée pendant la grossesse que si les bienfaits escomptés pour la mère l’emportent clairement sur les risques pour le fœtus.
Réactions indésirables fœtales et néonatales
Un hypofonctionnement surrénalien peut survenir chez les nouveau-nés qui ont été exposés aux glucocorticostéroïdes in utero. Il faut être à l’affût de tout signe et symptôme d’hypofonctionnement surrénalien chez ces nouveau-nés.
6.1.2 Femmes qui allaitent
Il est probable que le budésonide soit présent dans le lait maternel humain après l’utilisation de la mousse rectale UCERIS, car le budésonide inhalé au moyen d’un inhalateur de poudre sèche se retrouve à de faibles concentrations dans le lait maternel humain. Il convient de tenir compte des bienfaits de l’allaitement pour le développement et la santé du nourrisson par rapport au besoin clinique de la mousse rectale UCERIS chez la mère ainsi que des effets indésirables possibles de la mousse rectale UCERIS chez l’enfant nourri au sein ou liés à la maladie sous-jacente de la mère. Il faut faire preuve de prudence lorsqu’on administre la mousse rectale UCERIS à une femme qui allaite.
6.1.3 Enfants (< 18 ans)
Santé Canada ne dispose d’aucune donnée sur l’utilisation d’UCERIS chez les enfants et n’a donc pas autorisé d’indication pour cette population. Les glucocorticostéroïdes, comme UCERIS, peuvent ralentir la croissance des enfants.
6.1.4 Personnes âgées
Le nombre de sujets âgés de 65 ans et plus ayant participé aux études cliniques sur la mousse rectale UCERIS était insuffisant pour permettre de déterminer s’ils répondent au traitement différemment des patients plus jeunes. En général, il faut faire preuve de prudence pour déterminer la dose chez les patients âgés, en commençant habituellement par la dose la plus faible de la plage posologique, car les altérations de la fonction hépatique, rénale ou cardiaque ainsi que les affections ou les pharmacothérapies concomitantes sont plus fréquentes dans cette population.
7 EFFETS INDÉSIRABLES
7.1 Aperçu des effets indésirables
L’effet indésirable du médicament le plus souvent signalé (> 10 %) au cours de deux études de 6 semaines contrôlées par placebo (études BUCF3001 et BUCF3002) a été une diminution du cortisol sanguin (11 % dans le groupe recevant la mousse rectale UCERIS et 1 % dans le groupe recevant le placebo).
La diminution du cortisol sanguin et l’insuffisance surrénalienne ont été les raisons les plus souvent évoquées pour l’abandon de l’étude.
Un seul effet indésirable grave, soit une pustulose exanthémateuse aiguë généralisée sévère accompagnée d’une infection à staphylocoque, a été observé dans le groupe recevant la mousse rectale UCERIS.
7.2 Effets indésirables observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Lors des études cliniques, l’exposition globale à la mousse rectale UCERIS a été évaluée chez 332 patients atteints d’une colite ulcéreuse distale évolutive légère ou modérée s’étendant jusqu’à 40 cm de la marge anale. La durée d’exposition médiane a été de 42 jours. Cependant, la mousse rectale UCERIS a principalement été étudiée dans le cadre de deux études de 6 semaines contrôlées par placebo chez des patients atteints de la maladie en phase évolutive (étude BUCF3001 et étude BUCF3002). Dans le cadre de ces études, 268 patients ont reçu la mousse rectale UCERIS à 2 mg 2 fois par jour pendant 2 semaines, puis à 2 mg 1 fois par jour pendant 4 semaines.
Des effets indésirables sont survenus chez 21 % des sujets (56 sur 268) du groupe traité par la mousse rectale UCERIS et chez 6 % des sujets (16 sur 278) du groupe recevant le placebo.
Les effets indésirables les plus fréquents (≥ 1 % dans le groupe recevant la mousse rectale UCERIS ou le placebo et à une fréquence plus élevée dans le groupe recevant la mousse rectale UCERIS) étaient les suivants : cortisol sanguin diminué, insuffisance surrénalienne, éruption cutanée et céphalées (tableau 2). Le cortisol sanguin diminué était défini comme un taux de cortisol matinal inférieur à 5 mcg/dL. L’insuffisance surrénalienne était définie comme un taux de cortisol inférieur à 18 mcg/dL 30 minutes après un test de stimulation à l’hormone adrénocorticotrope (ACTH).
Tableau 2 – Effets indésirables fréquents (≥ 1 %) signalés dans deux études contrôlées par placebo
(études BUCF3001 et BUCF3002)
Effet indésirable Classification par discipline médicale Terme préférentiel | Placebo N = 278 n (%) | Mousse de budésonide 2 mg/25 mL N = 268 n (%) |
| Toute discipline médicale | 16 (6) | 56 (21) |
| Affections endocriniennes | ||
| Insuffisance surrénalienne† | 2 (0,7) | 10 (3,74) |
| Investigations | ||
| Cortisol sanguin diminué# | 6 (2,2) | 46 (17,2) |
| Affections du système nerveux | ||
| Céphalées | 1 (0,4) | 2 (0,7) |
| Affections de la peau et du tissu sous-cutané | ||
| Éruption cutanée | 0 | 3 (1,1) |
# Le cortisol sanguin diminué était défini comme un taux de cortisol matinal < 5 mcg/dL.
† L’insuffisance surrénalienne était définie comme un taux de cortisol < 18 mcg/dL 30 minutes après le test de stimulation à l’ACTH.
Chez les 46 patients traités par la mousse rectale UCERIS ayant présenté un cortisol sanguin diminué (défini comme un taux de cortisol matinal inférieur à 5 mcg/dL) signalé comme effet indésirable, aucun n’a présenté d’insuffisance surrénalienne (définie comme un taux de cortisol inférieur à 18 mcg/dL 30 minutes après le test de stimulation à l’ACTH) (voir le tableau 3). Tous les cas d’insuffisance surrénalienne se sont résolus.
Le tableau 3 résume les pourcentages des patients ayant signalé des effets liés au glucocorticoïde dans les deux études contrôlées par placebo (études BUCF3001 et BUCF3002).
Tableau 3 – Résumé des effets liés au glucocorticoïde survenus dans deux études contrôlées par placebo
(études BUCF3001 et BUCF3002)
Effet indésirable Classification par discipline médicale Terme préférentiel | Mousse rectale UCERIS 2 mg/25 mL N = 268 n (%) | Placebo N = 278 n (%) |
| Dans l’ensemble | 60 (22) | 10 (4) |
Investigations Cortisol sanguin diminué | 46 (17)* | 6 (2) |
| Affections endocriniennes Insuffisance surrénalienne | 10 (4) | 2 (1) |
| Troubles du métabolisme et de la nutrition Hyperglycémie | 1 (0,4) | 0 |
Affections psychiatriques Insomnie | 1 (0,4) | 1 (0,4) |
| Trouble du sommeil | 1 (0,4) | 0 |
| Dépression | 1 (0,4) | 1 (0,4) |
Affections de la peau et du tissu sous-cutané Acné | 1 (0,4) | 0 |
* Des diminutions du taux de cortisol sérique associées au traitement par le budésonide ont été observées aux semaines 1 et 2 (traitement 2 fois par jour) dans le groupe recevant la mousse rectale UCERIS, mais les taux sont graduellement revenus à leurs valeurs initiales au cours des 4 semaines de traitement administré 1 fois par jour.
Les résultats des analyses de laboratoire susceptibles d’avoir une portée clinique comprenaient l’obtention d’un résultat anormal au test de stimulation à l’ACTH [taux de cortisol inférieur à 18 mcg/dL (< 500 nmol/L)] chez 21,6 % des patients dans le groupe UCERIS comparativement à 6,4 % des patients dans le groupe placebo. Par ailleurs, 27,0 % des patients traités par UCERIS ont présenté un taux de cortisol sanguin matinal inférieur à 5 mcg/dL [< 138 nmol/L], comparativement à 6,9 % des patients recevant le placebo.
Aucune différence significative sur le plan clinique n’a été observée entre la mousse rectale UCERIS et le placebo quant au pourcentage global de patients ayant présenté des effets indésirables liés aux glucocorticoïdes après 6 semaines de traitement.
Pour en savoir plus sur les taux de cortisol matinal et sur la réponse au test de stimulation à l’ACTH, voir la section 12 RENSEIGNEMENTS PHARMACEUTIQUES.
7.3 Effets indésirables signalés après la commercialisation
Les effets indésirables suivants ont été signalés avec d’autres préparations de budésonide administrées par voies orale et rectale.
Affections cardiaques : hypertension
Affections gastro-intestinales : pancréatite
Affections générales et réactions au site d’administration : pyrexie, œdème périphérique
Affections du système immunitaire : réactions anaphylactiques
Affections du système nerveux : étourdissements, hypertension intracrânienne bénigne
Affections psychiatriques : sautes d’humeur
Affections de la peau et du tissu sous-cutané : prurit, éruption maculo-papuleuse, dermatite allergique
8 INTERACTIONS MÉDICAMENTEUSES
8.1 Aperçu
UCERIS ne doit pas être utilisé en concomitance avec des médicaments ou substances qui inhibent l’activité de la CYP3A4.
8.2 Interactions médicament-médicament
Inhibiteurs de la CYP3A4
L’ingrédient actif de la mousse rectale UCERIS, le budésonide, est métabolisé par la CYP3A4. Les substances qui inhibent l’activité de la CYP3A4 (comme le kétoconazole, l’itraconazole, le ritonavir, l’indinavir, le saquinavir, l’érythromycine, la cyclosporine, le pamplemousse et le jus de pamplemousse) peuvent augmenter la concentration de budésonide dans la circulation générale. Éviter l’utilisation concomitante d’inhibiteurs de la CYP3A4 et de la mousse rectale UCERIS. Voir la section 9 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, section 9.3 Pharmacocinétique, Métabolisme.
Interactions pharmacodynamiques
Glycosides cardiaques
L’action du glycoside peut être amplifiée par une carence en potassium qui est un effet indésirable connu possible des glucocorticoïdes.
Salidiurétiques
L’administration concomitante de glucocorticoïdes peut entraîner une augmentation de l’excrétion du potassium et une aggravation de l’hypokaliémie.
8.3 Interactions médicament-aliment
Il faut éviter de consommer des pamplemousses ou du jus de pamplemousse pendant un traitement par UCERIS. Voir la section 8.2 Interactions médicament-médicament, Inhibiteurs de la CYP3A4.
8.4 Interactions médicament-plante médicinale
Les interactions avec les produits à base de plantes médicinales n’ont pas été déterminées.
8.5 Interactions médicament-examens de laboratoire
Les interactions avec les examens de laboratoire n’ont pas été déterminées. Comme le traitement par le budésonide peut supprimer la fonction surrénalienne, un test de stimulation à l’ACTH visant à diagnostiquer une insuffisance hypophysaire pourrait produire de faux résultats (faibles valeurs).
9 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
9.1 Mode d’action
Le budésonide a une activité glucocorticostéroïde qui est principalement topique lorsqu’il est administré par voie rectale.
9.2 Pharmacodynamie
Le traitement par des glucocorticostéroïdes, y compris la mousse rectale UCERIS, est associé à une suppression des concentrations de cortisol endogène ainsi qu’à une atteinte à la fonction de l’axe hypothalamo-hypophyso-surrénalien (axe HHS). Ces effets ont été mesurés par l’établissement des concentrations plasmatiques de cortisol et des réponses à la stimulation par l’hormone adrénocorticotrope (c.-à-d., test de stimulation à l’ACTH) dans le cadre de deux études de 6 semaines contrôlées par placebo et menées auprès de patients atteints de la maladie évolutive (voir la section 13 ESSAIS CLINIQUES). Ces études comportaient des sujets dont le taux de cortisol après une simulation à l’ACTH était supérieur à 18 mcg/dL au départ. Ces sujets ont reçu la mousse rectale UCERIS à 2 mg ou un placebo 2 fois par jour pendant 2 semaines, puis 1 fois par jour pendant 4 semaines. Un taux de cortisol sérique matinal normal supérieur à 5 mcg/dL a été maintenu chez 85 % et 84 % des sujets qui ont reçu la mousse rectale UCERIS pendant les semaines 1 et 2 (traitement 2 fois par jour) et chez 93 % et 94 % pendant les semaines 4 et 6 (traitement 1 fois par jour), respectivement (voir le tableau 4).
Au départ (avant l’administration), 84 % des sujets affectés au groupe mousse rectale UCERIS présentaient une réponse normale à la stimulation à l’ACTH et, à la semaine 6, le pourcentage était de 63 %; dans le groupe placebo, ces valeurs étaient respectivement de 86 % et 76 % (voir le tableau 4). Le test de stimulation à l’ACTH n’a pas été réalisé de façon systématique pendant la période de traitement à 2 fois par jour (semaines 1 et 2).
Tableau 4 – Proportion de sujets dont le taux de cortisol était supérieur à 5 mcg/dL (138 nmol/L) durant l’étude et proportion de sujets dont la réponse au test de stimulation à l’ACTH était normale (ECR, population d’analyse de l’innocuité)
| Paramètre du cortisol | Mousse rectale UCERIS 2 mg/25 mL N = 268 n (%) | Placebo N = 278 n (%) |
| Cortisol total > 5 mcg/dL (limite inférieure des valeurs normales) | ||
Valeurs initiales Semaine 1 Semaine 2 Semaine 4 Semaine 6 | 259/268 (96,6) 224/263 (85,2) 216/257 (84,0) 218/235 (92,8) 211/224 (94,2) | 275/278 (98,9) 264/269 (98,1) 263/266 (98,9) 243/249 (97,6) 234/241 (97,1) |
| Réponse normale à la stimulation à l’ACTHa | ||
Valeurs initiales Semaine 6b | 222/266 (83,5) 148/236 (62,7) | 238/278 (85,6) 180/237 (75,9) |
a La réponse normale à la stimulation à l’ACTH comportait 3 critères, tels que définis dans la monographie de l’hormone adrénocorticotrope synthétique : 1) taux de cortisol matinal > 5 mcg/dL; 2) élévation du taux de cortisol ≥ 7 mcg/dL au-dessus du taux matinal (avant stimulation) à la suite de la stimulation à l’ACTH; et taux de cortisol > 18 mcg/dL à la suite de la stimulation à l’ACTH.
b Le dénominateur comprend 20 sujets du groupe mousse rectale UCERIS et 2 sujets du groupe placebo qui ont abandonné l’étude avant la semaine 6 en raison d’effets indésirables liés au faible taux de cortisol ou à une réponse anormale à la stimulation à l’ACTH.
ECR : essai contrôlé randomisé
9.3 Pharmacocinétique
Absorption
Patients atteints de colite ulcéreuse distale
D’après une analyse pharmacocinétique de population portant sur de rares échantillons prélevés à cette fin lors de deux études de phase III, l’ASC0-12 estimée après l’administration de la mousse rectale UCERIS à 2 mg 2 fois par jour était de 4,31 ng•h/mL avec un CV de 64 % dans la population cible.
Distribution
Le volume de distribution (Véé) du budésonide varie de 2,2 à 3,9 L/kg chez les sujets en santé et chez les patients. Le taux de liaison aux protéines plasmatiques serait de 85 à 90 % dans la plage de concentrations de 1 à 230 nmol/L, sans égard au sexe. Le rapport de distribution érythrocytes/plasma à des concentrations pertinentes sur le plan clinique est d’environ 0,8.
Métabolisme
Après son absorption, le budésonide est soumis à un métabolisme de premier passage. Les expériences in vitro dans des microsomes hépatiques humains démontrent que le budésonide est rapidement et grandement biotransformé, principalement sous l’effet de la CYP3A4, en ses deux principaux métabolites, le 6β-hydroxybudésonide et la 16α-hydroxyprednisolone. L’activité glucocorticoïde de ces métabolites est négligeable (< 1/100) comparativement à celle de la molécule mère.
Les études in vivo ayant porté sur l’administration de doses intraveineuses chez des sujets en santé démontrent que la clairance plasmatique du budésonide est de 0,9 à 1,8 L/min. Ces valeurs sont près de celles du flux sanguin hépatique, ce qui permet de croire que le budésonide est un médicament à clairance hépatique élevée.
Le budésonide est métabolisé par la CYP3A4. Les inhibiteurs puissants de la CYP3A4 peuvent augmenter les concentrations plasmatiques du budésonide. L’administration concomitante de kétoconazole (inhibiteur de la CYP3A4) augmente de 8 fois l’ASC du budésonide oral, comparativement au budésonide administré seul. Le jus de pamplemousse, inhibiteur de la CYP3A qui se trouve dans la muqueuse intestinale, double presque l’exposition générale au budésonide oral. À l’inverse, l’induction de la CYP3A4 peut entraîner une réduction des concentrations plasmatiques de budésonide. Les effets des inhibiteurs et des inducteurs de la CYP3A4 sur la pharmacocinétique de la mousse rectale UCERIS n’ont fait l’objet d’aucune étude.
Les contraceptifs oraux contenant de l’éthinyl estradiol, qui est également métabolisé par la CYP3A4, n’ont pas d’effet sur la pharmacocinétique du budésonide oral. Le budésonide n’a aucun effet sur les concentrations plasmatiques des contraceptifs oraux (c.-à-d., éthinyl estradiol).
Les études d’interactions in vitro menées sur le budésonide ont montré que le budésonide n’inhibe pas les isoenzymes CYP1A2, CYP2B6, CYP2C9, CYP2D6 et CYP2E1 du cytochrome P450 à des concentrations variant de 0,11 à 1130 ng/mL. L’isoenzyme CYP3A4 était inhibée à la plus forte concentration testée, mais la concentration inhibitrice médiane (CI50) était supérieure à 1130 ng/mL. L’utilisation clinique de la mousse rectale UCERIS ne devrait pas inhiber ces enzymes. Aucune induction notable de l’expression de la CYP1A2, de la CYP2B6, de la CYP2C9 ou de la CYP3A4/5 n’a été observée dans les hépatocytes humains in vitro à des concentrations de budésonide allant jusqu’à 9000 nM (3,88 mcg/mL).
Dans une étude in vitro, le budésonide n’était pas un substrat des transporteurs humains OATP1B3 et pouvait être un substrat faible de l’OATP1B1. À des concentrations atteignant 300 nM (129 ng/mL), le budésonide n’a inhibé ni l’OATP1B1 ni l’OATP1B3.
Le budésonide n’était pas un substrat de la BCRP et était un faible substrat de la glycoprotéine P. Le budésonide a eu un faible effet inhibiteur sur la glycoprotéine P (CI50 de 9,78 mcM, ou 4,21 mcg/mL) et la BCRP (CI50 de 43,1 mcM, ou 18,6 mcg/mL). L’utilisation clinique de la mousse rectale UCERIS ne devrait pas inhiber ces transporteurs.
Élimination
Le budésonide est excrété dans l’urine et les fèces sous la forme de métabolites. Après l’administration orale et intraveineuse de [3H]-budésonide micronisé, environ 60 % de la radioactivité récupérée se retrouve dans l’urine. Les principaux métabolites, dont le 6β-hydroxybudésonide et la 16α-hydroxyprednisolone, sont principalement excrétés par les reins sous leur forme intacte ou sous des formes conjuguées. Aucune molécule de budésonide intacte n’est détectée dans l’urine.
Populations particulières et états pathologiques
Enfants (< 18 ans)
Santé Canada ne dispose d’aucune donnée sur l’utilisation d’UCERIS chez les enfants et n’a donc pas autorisé d’indication pour cette population (voir la section 6.1.3 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Enfants).
Personnes âgées (> 65 ans)
Le nombre de sujets âgés de 65 ans et plus ayant participé aux études cliniques sur UCERIS était insuffisant pour permettre de déterminer s’ils répondent au traitement différemment des patients plus jeunes. Cependant, il faut faire preuve de prudence pour déterminer la dose chez les personnes âgées, en commençant habituellement par la dose la plus faible de la plage posologique (voir la section 6.1.4 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Personnes âgées).
Femmes enceintes ou qui allaitent
L’utilisation de la mousse rectale UCERIS chez les femmes enceintes n’a fait l’objet d’aucune étude. Des études sur la reproduction animale ont révélé que le budésonide exerce un effet tératogène et embryocide chez les lapins et les rats. Un hypofonctionnement surrénalien peut survenir chez les nouveau-nés exposés à des glucocorticostéroïdes in utero (voir la section 6.1.1 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Femmes enceintes).
Il est probable que le budésonide soit présent dans le lait maternel humain après l’utilisation de la mousse rectale UCERIS, car le budésonide inhalé au moyen d’un inhalateur de poudre sèche se retrouve à de faibles concentrations dans le lait maternel humain (voir la section 6.1.2 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Femmes qui allaitent).
Insuffisance hépatique
L’effet d’une atteinte hépatique sur la pharmacocinétique de la mousse rectale UCERIS n’a fait l’objet d’aucune étude. Une fonction hépatique réduite modifie l’élimination des glucocorticoïdes; une augmentation de la biodisponibilité générale du budésonide oral a été démontrée chez des patients atteints d’une cirrhose du foie.
Dans le cadre d’une étude menée chez des patients présentant une atteinte hépatique légère ou modérée (classe A de Child-Pugh et classe B de Child-Pugh) qui ont reçu 4 mg de budésonide en capsules par voie orale, l’exposition générale a été similaire entre les patients présentant une atteinte hépatique légère (classe A de Child-Pugh; n = 4) et les sujets en santé (n = 8), et 3,5 fois plus élevée chez les patients présentant une atteinte hépatique modérée (classe B de Child-Pugh; n = 4) que chez les sujets en santé. En ce qui concerne la forme intraveineuse, aucune différence significative n’a été observée quant à la clairance ou au volume de distribution à l’état d’équilibre. Aucune étude n’a été menée chez les patients présentant un dysfonctionnement hépatique sévère (classe C de Child-Pugh).
Une fonction hépatique réduite peut nuire à l’élimination des glucocorticoïdes, ce qui peut faire augmenter les effets généraux et la toxicité d’UCERIS. Par conséquent, il faut faire preuve de prudence pendant le traitement de ces patients et les surveiller étroitement. UCERIS ne doit pas être utilisé chez les patients atteints d’insuffisance hépatique sévère, comme c’est le cas en présence d’une cirrhose du foie, à moins que les bienfaits du traitement surpassent clairement le risque accru d’effets toxiques (voir la section 6 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Fonction hépatique, biliaire et pancréatique).
Insuffisance rénale
La pharmacocinétique du budésonide chez les patients présentant une atteinte rénale n’a fait l’objet d’aucune étude. Le budésonide intact n’est pas éliminé par les reins, mais ses métabolites le sont en grande partie et peuvent donc atteindre des taux élevés quand la fonction rénale est altérée. Cependant, l’activité corticostéroïde de ces métabolites est négligeable comparativement à celle du budésonide. La prudence est de mise chez les patients atteints d’insuffisance rénale sévère, et il faut administrer UCERIS uniquement après avoir soupesé les avantages et les risques possibles du traitement.
10 CONSERVATION, STABILITÉ ET MISE AU REBUT
La mousse rectale UCERIS est fournie dans une trousse contenant deux cartouches aérosol et 28 applicateurs en PVC enduits d’un lubrifiant à base de paraffine pour l’administration de la mousse. Chaque cartouche porte une étiquette indiquant un poids net de 33,4 g et contient 14 doses mesurées.
Conserver à une température comprise entre 15 et 30 °C.
11 PARTICULARITÉS DE MANIPULATION DU PRODUIT
La mousse rectale UCERIS contient un propulseur inflammable. Ne pas mettre la cartouche au feu après son utilisation et ne pas vaporiser son contenu directement sur des flammes.
- Ne pas exposer à la chaleur ni conserver à des températures supérieures à 49 °C.
- Produit inflammable. Ne pas se tenir près d’un feu ou d’une flamme ni fumer pendant ou tout de suite après l’application.
- Contenu sous pression. Ne pas percer ni incinérer.
Ne pas réfrigérer.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
12 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Budésonide
Nom chimique : Budésonide
Formule moléculaire : C25H34O6
Masse moléculaire : 430,5 g/mol
Formule développée : 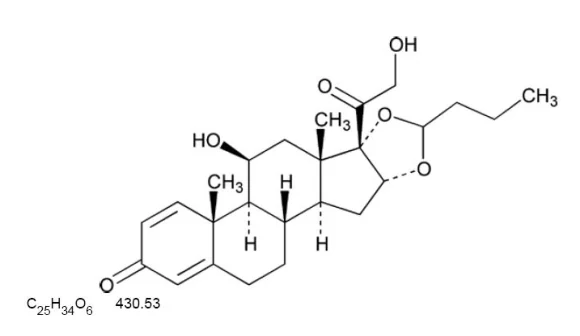
Propriétés physicochimiques
Description : La mousse rectale UCERIS contient du budésonide, un glucocorticoïde synthétique non halogéné, comme ingrédient actif. 1:1 à 1,5) qui diffèrent par la position d’un acétal.
Le nom chimique du budésonide est (R,S)-11β,16α,17,21-tétrahydroxypregna-1,4-diène-3,20-dione, 16,17-acétal cyclique avec le butyraldéhyde.
13 ESSAIS CLINIQUES
13.1 Méthodes et données démographiques
L’innocuité et l’efficacité de la mousse rectale UCERIS ont été évaluées dans deux études multicentriques identiques, à répartition aléatoire, contrôlées par placebo et à double insu (études BUCF3001 et BUCF3002).
Les participants à ces études étaient des adultes atteints de colite ulcéreuse distale évolutive légère ou modérée dont les lésions s’étendaient à au moins 5 cm, mais sans dépasser 40 cm, de la marge anale (confirmation par endoscopie). Pour être admissibles, les patients devaient avoir un score Mayo modifié d’activité de la maladie entre 5 et 10 inclusivement, un sous-score de saignement rectal de 2 ou 3, et un sous-score d’observation endoscopique de 2 ou 3. Le score Mayo varie de 0 à 12 et comporte 4 sous-scores comme le décrit le tableau 5.
Tableau 5. Score Mayo modifié d’activité de la maladie
| Fréquence des sellesa | Saignement rectalb | Observations ‒ Endoscopie/ sigmoïdoscopie | Évaluation globale du médecinc |
0 : normale (nombre habituel de selles par jour pour ce patient 1 : 1 à 2 selles en plus du nombre habituel 2 : 3 à 4 selles en plus du nombre habituel 3 : ≥ 5 selles en plus du nombre habituel | 0 : absence de sang visible 1 : traces de sang moins de la moitié du temps 2 : rectorragie évidente la plupart du temps 3 : évacuation de sang pur | 0 : état normal ou maladie inactive 1 : anomalies légères (érythème, diminution de la trame vasculaired) 2 : anomalies modérées (érythème marqué, disparition de la trame vasculaire, friabilité, érosions) 3 : anomalies sévères (saignements spontanés, ulcérations) | 0 : état normal 1 : maladie légère 2 : maladie modérée 3 : maladie sévère |
a. Chaque patient représentait son propre témoin pour établir le degré d’anomalie de la fréquence des selles. b. Le score quotidien de saignement représentait le saignement le plus grave survenu au cours de la journée. c. L’évaluation globale du médecin a pris en compte les trois autres critères, l’enregistrement quotidien de la gêne abdominale et du sentiment général de bien-être du patient, ainsi que d’autres observations, comme les signes physiques et l’indice fonctionnel du patient.
d. Le score Mayo relatif à la « friabilité » a été supprimé des critères définissant un score endoscopique de 1. Après cette modification, la présence de friabilité indiquait un score endoscopique de 2 ou 3.
Les corticostéroïdes administrés par voies orale et rectale ainsi que les produits à base d’acide 5-aminosalicylique administrés par voie rectale étaient interdits pendant les études, mais étaient permis comme traitements de secours. Les produits à base d’acide 5-aminosalicylique administrés par voie orale étaient permis à des doses ne dépassant pas 4,8 g/jour.
Au total, 546 sujets ont été répartis aléatoirement dans les deux études regroupées : 267 sujets ont reçu la mousse rectale UCERIS et 279 sujets ont reçu un placebo. Les patients ont reçu la mousse rectale UCERIS à 2 mg ou le placebo 2 fois par jour pendant 2 semaines, puis 1 fois par jour pendant 4 semaines.
Dans les études regroupées, l’âge moyen des participants était respectivement de 44 ans et de 42 ans dans les groupes UCERIS et placebo. La plupart des participants étaient des femmes (59 % dans le groupe placebo, et 54 % dans le groupe UCERIS), et 8 % des participants étaient âgés de 65 ans et plus dans le groupe UCERIS (n = 21), comparativement à 4 % dans le groupe placebo. Environ 90 % des participants étaient de race blanche.
Au départ de l’étude, la majorité des participants (71 %) avaient déjà reçu un diagnostic de rectosigmoïdite, et les autres, un diagnostic de rectite.
Les scores Mayo totaux moyens au départ étaient respectivement de 7,9 et de 8,0 dans le groupe mousse rectale UCERIS et le groupe placebo. La moyenne des sous-scores au départ n’était pas significativement différente entre les groupes de traitement : environ 1,8, 2,1 et 2,1 pour le sous-score de la fréquence des selles, le sous-score des saignements et le sous-score endoscopique, respectivement.
L’utilisation concomitante d’acide 5-aminosalicylique (AAS) par voie orale était respectivement de 59 % et de 51 % dans les études BUCF3001 et BUCF3002.
Le principal critère d’évaluation était la proportion de sujets qui étaient en rémission après 6 semaines de traitement. Une rémission était définie comme une diminution ou l’absence de variation du sous-score de fréquence des selles par rapport au départ, un sous-score de saignement rectal de 0 et un sous-score endoscopique de 0 ou 1.
13.2 Résultats des études
14 TOXICOLOGIE NON CLINIQUE
Toxicité générale
La toxicité aiguë et la toxicité chronique du budésonide ont été évaluées chez des souris, des rats, des chiens et des singes après son administration par voies orale, intraveineuse, intrapéritonéale et sous-cutanée. Les données publiées indiquent que la toxicité aiguë du budésonide dépend de la voie d’administration. Une mortalité a été observée à des doses sensiblement plus faibles après l’administration par les voies intraveineuse, intrapéritonéale et sous-cutanée, comparativement à la voie orale. Les valeurs de DL50 variaient entre 53,6 et 173 mg/kg dans le cas de l’administration sous-cutanée, entre 98,9 et 320 mg/kg dans le cas de l’administration intraveineuse, et entre 138 et 300 mg/kg dans le cas de l’administration intrapéritonéale. En revanche, après l’administration orale, des valeurs de DL50 supérieures à 3 200 mg/kg et à 10 000 mg/kg ont été obtenues. Ce résultat reflète probablement la faible biodisponibilité générale du médicament attribuable à un effet de premier passage hépatique important. Outre les études de toxicité aiguë menées sur le budésonide, la toxicité aiguë du 11β,16α-dihydroxy-androsta-1,4-diène-3,17-dione (DHADD), principal produit de dégradation du budésonide, administré par voie intraveineuse a été évaluée chez des souris. Les résultats ont révélé que, bien que le DHADD entraîne une toxicité aiguë après son administration intraveineuse à une dose plus faible que celle du budésonide (DL50 : 150 mg/kg pour le DHADD par rapport à 320 mg/kg pour le budésonide), cette DL50 est extrêmement élevée par rapport aux doses de DHADD associées à l’usage thérapeutique de 2 mg de budésonide 1 ou 2 fois par jour.
Les profils de toxicité du budésonide après une exposition à long terme étaient typiques des doses élevées de glucocorticostéroïdes et comprenaient une atrophie du thymus, des glandes surrénales et des ganglions lymphatiques, ainsi que des ulcérations gastriques, une leucocytémie réduite, une suppression de l’axe hypothalamo-hypophyso-surrénalien (axe HHS), un glycogène hépatique élevé et une hémorragie gastro-intestinale. La dose sans effet nocif observé (DSENO) chez les rats était supérieure à 5 mcg/kg/jour administrés par voie sous-cutanée. La mousse de budésonide administrée par voie rectale 2 fois par jour a été bien tolérée à des doses atteignant 4 mg/jour, sans effets indésirables locaux sur les tissus rectaux, dans le cadre d’études pivots portant sur la toxicité de doses répétées de 6 et de 39 semaines menées chez des chiens. Le budésonide administré par voie orale (capsules et comprimés à libération prolongée) a été bien toléré chez les singes à une dose de 18 mg/jour pendant 28 jours.
Carcinogénicité
Des études portant sur la carcinogénicité du budésonide ont été menées chez des rats et des souris.
Dans le cadre d’une étude de deux ans menée chez des rats Sprague-Dawley, le budésonide a provoqué une augmentation statistiquement significative de l’incidence des gliomes chez les rats mâles à une dose orale de 50 mcg/kg (environ 0,12 fois la dose recommandée de 4 mg/jour par voie rectale chez l’humain, selon la surface corporelle). De plus, une incidence accrue des tumeurs hépatocellulaires primitives a été observée chez les rats mâles à des doses de 25 mcg/kg (environ 0,06 fois la dose recommandée de 4 mg/jour par voie rectale chez l’humain, selon la surface corporelle) et plus. Aucun effet tumorigène n’a été observé chez les rats femelles à des doses orales allant jusqu’à 50 mcg/kg (environ 0,12 fois la dose recommandée de 4 mg/jour par voie rectale chez l’humain, selon la surface corporelle).
Dans le cadre d’une autre étude de deux ans menée chez des rats Sprague-Dawley mâles, le budésonide n’a provoqué aucune formation de gliome à une dose orale de 50 mcg/kg (environ 0,12 fois la dose recommandée de 4 mg/jour par voie rectale chez l’humain, selon la surface corporelle). Cependant, il a provoqué une hausse statistiquement significative de l’incidence des tumeurs hépatocellulaires à une dose orale de 50 mcg/kg (environ 0,12 fois la dose recommandée de 4 mg/jour par voie rectale chez l’humain, selon la surface corporelle). Les glucocorticostéroïdes de référence courants (la prednisolone et l’acétonide de triamcinolone) ont donné des résultats comparables.
Dans le cadre d’une étude de 91 semaines menée chez des souris, le budésonide n’a eu aucun effet carcinogène lié au traitement à des doses orales allant jusqu’à 200 mcg/kg (environ 0,24 fois la dose recommandée de 4 mg/jour par voie rectale chez l’humain, selon la surface corporelle).
Génotoxicité
Les tests suivants n’ont révélé aucun signe d’effet mutagène potentiel dans le cas du budésonide : test d’Ames, test de mutation génique sur des cellules de lymphome de souris (TK+/-), test d’aberration chromosomique sur des lymphocytes humains, essai de mutation létale récessive liée au sexe chez Drosophila melanogaster, essai de synthèse non programmée de l’ADN (UDS) sur des hépatocytes de rat ou test du micronoyau chez la souris.
Toxicologie de la reproduction et du développement
Dans le cadre d’études portant sur le développement embryo-fœtal, des pertes fœtales, une réduction du poids des petits et des anomalies squelettiques ont été observées à une dose administrée par voie sous-cutanée de 25 mcg/kg à des lapins (environ 0,12 fois la dose recommandée de 4 mg/jour par voie rectale chez l’humain, selon la surface corporelle) et de 500 mcg/kg à des rats (environ 1,2 fois la dose recommandée de 4 mg/jour par voie rectale chez l’humain, selon la surface corporelle).