


Monographie de produit - Jorveza
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique | 08/2024 |
|---|---|
| 7 MISES EN GARDE ET PRÉCAUTIONS, Peau | 06/2023 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLEAU DES MATIÈRES ....................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ............................................................................................................... 4
1.2 Personnes âgées ................................................................................................ 4
2 CONTRE-INDICATIONS ............................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 4
4.1 Considérations posologiques............................................................................. 4
4.2 Dose recommandée et modification posologique ............................................ 5
4.4 Administration ................................................................................................... 5
4.5 Dose oubliée ...................................................................................................... 5
5 SURDOSAGE .............................................................................................................. 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 6
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 6
7.1 Populations particulières ................................................................................... 8
7.1.1 Femmes enceintes ............................................................................................. 8
7.1.2 Allaitement ......................................................................................................... 9
7.1.3 Enfants ............................................................................................................... 9
7.1.4 Personnes âgées ................................................................................................ 9
8 EFFETS INDÉSIRABLES ................................................................................................ 9
8.1 Aperçu des effets indésirables .......................................................................... 9
8.2 Effets indésirables observés dans les essais cliniques .................................... 10
8.3 Effets indésirables peu courants observés au cours des essais cliniques ....... 13
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ..................................................................................................... 14
8.5 Effets indésirables observés après la mise en marché .................................... 14
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 15
9.2 Aperçu des interactions médicamenteuses .................................................... 15
9.3 Interactions médicament-comportement....................................................... 15
9.4 Interactions médicament-médicament ........................................................... 15
9.5 Interactions médicament-aliment ................................................................... 16
9.6 Interactions médicament-plante médicinale .................................................. 16
9.7 Interactions médicament-tests de laboratoire ............................................... 16
10 PHARMACOLOGIE CLINIQUE .................................................................................... 16
10.1 Mode d’action ................................................................................................. 16
10.2 Pharmacodynamie ........................................................................................... 16
10.3 Pharmacocinétique .......................................................................................... 17
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 18
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 18
PARTIE II : INFORMATIONS SCIENTIFIQUES ......................................................................... 19
13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 19
14 ESSAIS CLINIQUES .................................................................................................... 20
14.1 Essais cliniques par indication ......................................................................... 20
Induction de la rémission d’œsophagite à éosinophiles ................................................. 20
Maintien de la rémission d’œsophagite à éosinophiles .................................................. 23
15 MICROBIOLOGIE ...................................................................................................... 27
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 27
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 30
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
JORVEZA (comprimés orodispersibles de budésonide) est indiqué pour :
- l’induction et le maintien de la rémission clinico-pathologique chez les adultes atteints d’œsophagite à éosinophiles (OE).
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : JORVEZA n’a pas été étudié adéquatement chez les personnes âgées de 65 ans et plus (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
JORVEZA est contre-indiqué chez les patients qui :
- présentent une hypersensibilité à ce médicament ou à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, voir 6 FORMES POSOLOGIQUES, CONCENTRATION, COMPOSITION ET EMBALLAGE.
- ont des infections non contrôlées.
- ont une tuberculose active.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Insuffisance rénale : Aucune donnée n’est disponible concernant les patients atteints d’insuffisance rénale. Le budésonide n’étant pas excrété par les reins, les patients atteints d’insuffisance rénale légère à modérée peuvent être traités, avec précaution, aux mêmes doses que les patients ne présentant pas d’insuffisance rénale. L’utilisation de JORVEZA n’est pas recommandée chez les patients atteints d’insuffisance rénale sévère.
- Insuffisance hépatique : Lorsque les patients atteints d’insuffisance hépatique ont été traités par d’autres produits contenant du budésonide, les taux de budésonide ont été accrus. Cependant, aucune étude systématique n’a été réalisée pour évaluer l’impact de différents niveaux d’insuffisance hépatique sur le taux de budésonide. Les patients atteints d’insuffisance hépatique ne devraient pas être traités avec JORVEZA (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières et 10 PHARMACOLOGIQUE CLINIQUE, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique).
4.2 Dose recommandée et modification posologique
Le traitement par JORVEZA doit être initié par un gastro-entérologue ou un médecin expérimenté dans le diagnostic et le traitement d’œsophagite à éosinophiles.
Santé Canada n'a pas autorisé d'indication d'utilisation dans la population pédiatrique.
Induction de la rémission
La dose quotidienne recommandée est de 2 mg de budésonide, soit un comprimé de 1 mg le matin et un comprimé de 1 mg le soir.
Le traitement d’induction dure généralement 6 semaines. Des données limitées pour une période de traitement jusqu’à 12 semaines de la phase d’induction en mode ouvert de l’étude clinique sont disponibles (voir 14 ESSAIS CLINIQUES).
Maintien de la rémission
La dose quotidienne recommandée est de 1 mg de budésonide, soit un comprimé de 0,5 mg le matin et un comprimé de 0,5 mg le soir.
La durée de la thérapie de maintien est déterminée par le médecin traitant.
La durée de traitement maximale était de 48 semaines dans la phase à double insu de l’étude clinique pour le maintien et suivi d’une phase d’extension en mode ouvert optionnel de 96 semaines (voir 14 ESSAIS CLINIQUES).
4.4 Administration
- Le comprimé JORVEZA doit être pris immédiatement lorsqu’il est retiré de l’emballage de la plaquette alvéolée.
- JORVEZA doit être pris après un repas.
- JORVEZA ne doit pas être pris avec un liquide ou de la nourriture.
- Il faut ensuite attendre au moins 30 minutes avant de manger ou boire, ou se laver les dents. Les solutions orales, les pulvérisations et les comprimés à mâcher/croquer doivent être pris au moins 30 minutes avant ou après l’administration de JORVEZA.
- Il doit être placé sur le bout de la langue et légèrement pressé contre le palais, où il se désagrègera. La durée habituelle de la dissolution du comprimé est au moins de deux minutes, mais peut prendre jusqu’à 20 minutes. Le processus d’effervescence du comprimé de JORVEZA débute lorsque ce dernier entre en contact avec la salive. L’effervescence du comprimé stimule par la suite la production de salive additionnelle, incluant les mucines salivaires. La salive chargée de budésonide doit être avalée petit à petit, pendant que le comprimé orodispersible se désagrège.
- JORVEZA ne doit être ni mâché ni avalé avant d’avoir été dissous. Ces mesures permettent d’assurer une exposition optimale de la muqueuse œsophagienne à la substance active grâce aux propriétés adhérentes des mucines contenues dans la salive.
4.5 Dose oubliée
Si une dose est oubliée, le traitement doit être continué au dosage prescrit. Une dose double ne doit pas être prise pour compenser la dose oubliée.
5 SURDOSAGE
En cas de surdosage de courte durée, aucun traitement médical n’est requis en urgence. Il n’existe aucun antidote spécifique. La prise en charge consistera en un traitement symptomatique et des mesures de soutien.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 - Formes posologiques, concentrations, composition et emballage
JORVEZA 0,5 mg est fourni comme comprimé orodispersible blanc ou presque blanc, rond, biplan et embossé « 0.5 » d’un côté avec un diamètre de 6,9-7,3 mm et une hauteur de 1,8-2,6 mm.
Plaquette alvéolée Alu / Alu. Format : 60 comprimés orodispersibles.
JORVEZA 1 mg est fourni comme comprimé orodispersible blanc ou presque blanc, rond et biplan, avec un diamètre de 6,9-7,3 mm et une hauteur de 1,8-2,6 mm.
Plaquette alvéolée Alu / Alu. Formats : 20, 30 ou 90 comprimés orodispersibles. Certaines présentations peuvent ne pas être commercialisées.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Le traitement concomitant par le kétoconazole ou d’autres inhibiteurs du CYP3A4 doit être évité (voir 9.4 Interactions médicament-médicament, Inhibiteur du CYP3A4).
Les patients atteints de tuberculose, d’hypertension, de diabète, d’ostéoporose, d’ulcère gastroduodénal, de glaucome ou de cataracte, ainsi que les patients qui présentent des antécédents familiaux de diabète ou de glaucome, peuvent être plus à risque d’effets indésirables systémiques liés aux glucocorticostéroïdes (voir 8 EFFETS INDÉSIRABLES). Ces patients devront être surveillés afin de déceler la présence éventuelle de tels effets. Chez ces patients, il faut faire preuve de prudence et peser les bénéfices d'un glucocorticostéroïde par voie orale par rapport à ses risques. JORVEZA ne doit pas être utilisé chez les patients présentant une tuberculose active ou une infection non contrôlée.
Conduite de véhicules et utilisation de machines
JORVEZA n’a aucun effet ou un effet négligeable sur l’aptitude à conduire des véhicules et à utiliser des machines.
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Orale | Comprimé orodispersible, 0,5 mg et 1 mg de budésonide | Citrate de sodium dibasique, citrate monosodique anhydre, docusate de sodium, macrogol (6000), mannitol (E 421), povidone (K25), bicarbonate de sodium, stéarate de magnésium et sucralose. |
Endocrinien/métabolisme
Les glucocorticostéroïdes peuvent provoquer une suppression de l’axe hypothalamo-hypophysosurrénalien (HHS) et réduire la capacité de réponse au stress. Lorsque les patients sont soumis à une intervention chirurgicale ou à d’autres formes de stress, un traitement supplémentaire avec des glucocorticostéroïdes systémiques est recommandé.
Des effets systémiques de l’utilisation de stéroïdes peuvent se produire, en particulier lorsque le produit est prescrit à fortes doses et pour des périodes de temps prolongées. Parmi ces effets, on peut retrouver le syndrome de Cushing, la suppression surrénalienne, le retard de croissance, la réduction de la densité minérale osseuse, les cataractes, le glaucome et, très rarement, une grande variété d’effets psychiatriques/comportementaux (voir 8 EFFETS INDÉSIRABLES).
Une attention particulière est nécessaire chez les patients qui sont transférés d’un traitement glucocorticostéroïde à effet systémique plus marqué (par ex. la prednisolone). Une réduction progressive de la dose d’un tel traitement conventionnel et un suivi de la fonction corticosurrénalienne peuvent être nécessaires chez ces patients quand on commence le traitement avec JORVEZA. Certains patients ressentent des malaises pendant le retrait du médicament original (par ex. des douleurs musculaires et articulaires) ou subissent des recrudescences des allergies qui étaient précédemment maîtrisées par les médicaments corticostéroïdes systémiques conventionnels. Rarement, on doit soupçonner la présence d’un effet d’insuffisance glucocorticostéroïdienne générale si le patient présente de la fatigue, des maux de tête, de la nausée et des vomissements. Dans ces cas, un ajustement temporaire de la dose des glucocorticostéroïdes peut parfois s’avérer nécessaire.
Hépatique/biliaire/pancréatique
Lorsque la fonction hépatique est altérée, l’élimination du budésonide peut être diminuée, causant une exposition systémique plus importante. Le risque de survenue d’effets indésirables (effets systémiques des glucocorticostéroïdes) sera accru. Puisqu’aucune donnée systématique n’est disponible, les patients présentant une insuffisance hépatique ne doivent pas être traités avec JORVEZA.
Immunitaire
Infections
La suppression de la réponse inflammatoire et de la fonction immunitaire augmente la susceptibilité aux infections et leur sévérité. Les symptômes d’infections peuvent être atypiques ou masqués;des infections bactériennes graves ont été rapportées dans des études cliniques. JORVEZA ne doit pas être utilisé chez les patients avec des infections non contrôlées ou avec une tuberculose active.
Lors des études cliniques réalisées avec JORVEZA, des infections buccales, oropharyngées et œsophagiennes à Candida ont été observées avec une fréquence élevée (voir 8 EFFETS INDÉSIRABLES).
Si jugé nécessaire, les candidoses symptomatiques de la bouche et de la gorge peuvent être traitées par un antifongique topique ou systémique tout en poursuivant le traitement par JORVEZA.
La varicelle, le zona et la rougeole peuvent devenir plus graves ou même mortels chez les patients traités par des glucocorticostéroïdes. Chez les patients qui n'ont pas contracté ces maladies, il convient de vérifier le statut vaccinal et de prendre un soin particulier pour éviter toute exposition. Si des patients sont infectés, ou sont suspectés de l’être, il faudrait considérer une réduction ou l’arrêt du traitement par glucocorticostéroïdes.
Vaccins
L’administration concomitante de vaccins vivants et de glucocorticostéroïdes doit être évitée, car la réponse immunitaire aux vaccins risque d’être réduite. La réponse immunitaire aux autres vaccins pourrait aussi être diminuée.
Ophtalmologique
Des troubles visuels peuvent être rapportés lors de l’utilisation de corticostéroïdes systémiques ou topiques. En cas de vision floue, ou de tout autre symptôme visuel, une consultation ophtalmologique doit être envisagée pour en rechercher les causes possibles, notamment, une cataracte, un glaucome ou une pathologie plus rare telle qu’une choriorétinopathie séreuse centrale, qui ont été rapportés après l’administration de corticostéroïdes par voie systémique ou topique.
Peau
Des cas d’angio-oedème ont été rapportés lors de l’utilisation de JORVEZA, le plus souvent dans un contexte de réaction allergique s’accompagnant d’éruptions et de démangeaisons. Le traitement doit être arrêté si des signes d’angio-oedème sont observés.
Psychiatrique
Une attention particulière est requise lorsque l’utilisation des corticostéroïdes systémiques est considérée chez des patients qui subissent ou qui ont déjà subi des désordres affectifs sévères ou qui ont des antécédents familiaux au premier degré. Les effets systémiques de l’utilisation des stéroïdes peuvent se produire, en particulier lorsque ceux-ci sont prescrits en fortes doses et pour des périodes de temps prolongées. Ces effets peuvent inclure des effets psychiatriques/comportementaux.
Rénal
Insuffisance rénale
Aucune donnée n’est disponible concernant les patients atteints d’insuffisance rénale. Le budésonide n’étant pas excrété par les reins, les patients atteints d’insuffisance rénale légère à modérée peuvent être traités, avec précaution, aux mêmes doses que les patients ne présentant pas d’insuffisance rénale. L’utilisation de JORVEZA n’est pas recommandée chez les patients atteints d’insuffisance rénale sévère.
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
Il n’existe pas de données sur l’effet du budésonide sur la fertilité humaine. Dans les études effectuées chez l’animal, la fertilité n’était pas affectée après le traitement par budésonide (voir 16 TOXICOLOGIE NON-CLINIQUE, Toxicologie pour la reproduction et le développement).
7.1 Populations particulières
7.1.1 Femmes enceintes
L’administration pendant la grossesse est à éviter, sauf en cas de nécessité absolue d’administrer un traitement par JORVEZA. En absence d’études adéquates menées chez les femmes enceintes, JORVEZA ne doit être utilisé durant la grossesse seulement si les bénéfices possibles pour la mère dépassent nettement les risques pour le fœtus.
Chez l’animal gravide, le budésonide, comme d’autres glucocorticostéroïdes, est à l’origine de malformations et d’anomalies (voir 16 TOXICOLOGIE NON-CLINIQUE, Toxicologie pour la reproduction et le développement). La pertinence de ces résultats n’a pas été confirmée chez l’humain.
Dans les études menées sur les animaux, il a été démontré que le budésonide traverse la barrière placentaire; par conséquent, les nourrissons des mères qui ont reçu des glucocorticostéroïdes durant la grossesse devraient être observés attentivement pour la possibilité d’hyposurrénalisme. Il est à noter que la concentration plasmatique maximale de budésonide est attendue d’être plus élevée lors du traitement par JORVEZA par rapport au budésonide inhalé.
7.1.2 Allaitement
Le budésonide est excrété dans le lait maternel. Cependant, on prévoit uniquement des effets mineurs sur l’enfant allaité après la prise orale de JORVEZA aux doses thérapeutiques indiquées. Une décision doit être prise soit d’interrompre l’allaitement ou d’interrompre/de s’abstenir du traitement avec JORVEZA en prenant en compte le bénéfice et les risques potentiels de l’allaitement pour l’enfant et le bénéfice du traitement pour la femme.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada. JORVEZA ne doit pas être utilisé chez les enfants et les adolescents âgées de moins de 18 ans. Les corticostéroïdes, incluant JORVEZA, peuvent réduire la rapidité de croissance des enfants.
7.1.4 Personnes âgées
Il n’existe pas suffisamment de données adéquates chez les sujets de 65 ans et plus. Il faut faire preuve de prudence chez les personnes âgées en raison du potentiel de réduction des fonctions hépatique, rénale ou cardiaque ou en raison de la possibilité accrue de maladies ou traitements concomitants.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
La nature et la fréquence des effets indésirables observés dans les groupes JORVEZA dans les études cliniques étaient cohérentes avec le profil d'innocuité connu du budésonide. Au cours de la phase de traitement à double insu des études cliniques BUL-1/EEA et BUL-2/EER, la majorité des effets indésirables étaient d'intensité légère ou modérée. Des infections fongiques (candidose) de la bouche, du pharynx et de l'œsophage ont été les effets indésirables les plus fréquemment observés dans les études cliniques avec JORVEZA. Dans les études cliniques BUL-1/EEA et BUL-2/EER, un total de 44 patients sur 268 (16,4%) exposés à JORVEZA ont présenté des cas suspectés d’infections fongiques associées à des symptômes cliniques, qui étaient tous d'intensité légère ou modérée. Le nombre total d'infections (y compris celles diagnostiquées par endoscopie et histologie sans symptômes) était de 92, survenant chez 72 patients sur 268 (26,9%).
Au cours d'une période de traitement en ouvert allant jusqu'à 48 semaines additionnelles avec des comprimés orodispersibles de budésonide, une candidose suspectée est survenue chez 18,3 % (34/186) des patients. Parmi ces cas, 17,7 % (33/186) se sont manifestés cliniquement et 3,2 % (6/186) ont été confirmés histologiquement., et 2,7 % (5/186) étaient à la fois histologiquement confirmés et cliniquement manifestés. Une diminution du cortisol sanguin a été rapportée chez 6 patients (3,2 %) au cours de la phase de traitement d’extension en mode ouverte, ce qui est d’intensité légère. Un traitement à long terme par JORVEZA, d'une durée allant jusqu'à 3 ans (traitement de 48 semaines dans l’étude BUL‑2/EER, suivi d’une période de traitement en ouvert de 96 semaines), n'a pas augmenté le taux d'effets secondaires, incluant la candidose locale.
Aucun événement indésirable n’avait entraîné un arrêt du traitement dans les groupes de traitement par JORVEZA.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les effets indésirables observées dans l’étude pivot BUL-1/EEA (induction de la rémission) sont listés dans le Tableau 2.
Tableau 2 - Effets indésirables par classe de système d’organe et par terme préconisé – Phase d’induction de la rémission de 6 semaines (Ensemble d’analyse d’innocuité)
| Classe de système d’organe et terme privilégié | JORVEZA 1 mg deux fois par jour n = 59 (%) | Placebo n = 29 (%) |
| Effets indésirables en général (tout) | 39,0% | 3,4% |
| Troubles gastro-intestinaux | 5 (8,5%) | 0 |
| Reflux gastro-oesophagien | 2 (3,4%) | 0 |
| Dyspepsie | 1 (1,7%) | 0 |
| Selles molles | 1 (1,7%) | 0 |
| Nausée | 1 (1,7%) | 0 |
| Infections et infestations | 14 (23,7%) | 0 |
| Infection à Candida | 2 (3,4%) | 0 |
| Candidose oesophagienne | 10 (16,9%) | 0 |
| Candidose buccale | 2 (3,4%) | 0 |
| Candidose oropharyngée | 3 (5,1%) | 0 |
| Investigations | 3 (5,1%) | 0 |
| Diminution du cortisol sanguin | 3 (5,1%) | 0 |
| Troubles psychiatriques | 0 | 1 (3,4%) |
| Insomnie | 0 | 1 (3,4%) |
| Troubles rénaux et urinaires | 1 (1,7%) | 0 |
| Classe de système d’organe et terme privilégié | JORVEZA 1 mg deux fois par jour n = 59 (%) | Placebo n = 29 (%) |
| Polyurie | 1 (1,7%) | 0 |
| Troubles vasculaires | 1 (1,7%) | 0 |
| Hypertension | 1 (1,7%) | 0 |
Un profil d'événement indésirable similaire a été signalé au cours de la phase d'induction en mode ouvert de 6 semaines chez les patients admissibles non-répondants à la rémission clinico-pathologique (n = 51, parmi lesquels 23 ont été traités avec JORVEZA pour un total de 12 semaines). Toutefois, il n’est pas possible de conclure sur l’innocuité et l’efficacité de JORVEZA au-delà de 6 semaines de traitement. Les effets indésirables additionnels signalés (1 patient chacun) incluent la lymphocytose, les douleurs abdominales, l’ulcère gastrique, l’œdème des lèvres, le melaena et la paresthésie orale.
Les effets indésirables observées dans l’étude pivot BUL-2/EER (maintien de la rémission) sont listés dans le Tableau 3.
Tableau 3 - Effets indésirables par classe de système d’organe et par terme préconisé – Phase de maintien de la rémission à double insu de 48 semaines (Ensemble d’analyse d’innocuité), à un taux supérieur que le placebo
| Classe de système d’organe et terme privilégié | JORVEZA 0,5 mg deux fois par jour n = 68 (%) | JORVEZA 1 mg deux fois par jour n = 68 (%) | Placebo n = 68 (%) |
| Effets indésirables en général (tout) | 32,4% | 32,4% | 4,4% |
| Troubles oculaires | 1 (1,5%) | 1 (1,5%) | 1 (1,5%) |
| Blépharite | 1 (1,5%) | 0 | 0 |
| Cataracte nucléaire | 0 | 0 | 1 (1,5%) |
| Sécheresse oculaire | 0 | 1 (1,5%) | 0 |
| Troubles gastrointestinaux | 5 (7,4%) | 5 (7,4%) | 0 |
| Sécheresse buccale | 1 (1,5%) | 1 (1,5%) | 0 |
| Dyspepsie | 1 (1,5%) | 1 (1,5%) | 0 |
| Dysphagie | 2 (2,9%) | 0 | 0 |
| Ulcères gastriques | 0 | 1 (1,5%) | 0 |
| Glossodynie | 0 | 1 (1,5%) | 0 |
| Hypoesthésie orale | 0 | 1 (1,5%) | 0 |
| Classe de système d’organe et terme privilégié | JORVEZA 0,5 mg deux fois par jour n = 68 (%) | JORVEZA 1 mg deux fois par jour n = 68 (%) | Placebo n = 68 (%) |
| Trouble de la langue | 1 (1,5%) | 0 | 0 |
| Troubles généraux et au site d’administration | 2 (2,9%) | 2 (2,9%) | 0 |
| Inconfort à la poitrine | 1 (1,5%) | 0 | 0 |
| Douleur à la poitrine | 0 | 1 (1,5%) | 0 |
| Fatigue | 0 | 1 (1,5%) | 0 |
| Sensation de corps étranger | 1 (1,5%) | 0 | 0 |
| Infections et infestations | 12 (17,6%) | 10 (14,7%) | 1 (1,5%) |
| Candidose oesophagienne | 6 (8,8%) | 3 (4,4%) | 0 |
| Infection gastro-intestinale virale | 0 | 0 | 1 (1,5%) |
| Candidose orale | 7 (10,3%) | 4 (5,9%) | 0 |
| Candidose oropharyngée | 3 (4,4%) | 4 (5,9%) | 0 |
| Pharyngite | 1 (1,5%) | 0 | 0 |
| Rétinite | 0 | 1 (1,5%) | 0 |
| Investigations | 3 (4,4%) | 2 (2,9%) | 0 |
| Diminution du cortisol sanguin | 2 (2,9%) | 2 (2,9%) | 0 |
| Diminution de la vitamine D | 1 (1,5%) | 0 | 0 |
| Néoplasmes bénins, malins | 0 | 1 (1,5%) | 0 |
| Lipome | 0 | 1 (1,5%) | 0 |
| Troubles du système nerveux | 3 (4,4%) | 3 (4,4%) | 0 |
| Trouble de l’attention | 0 | 1 (1,5%) | 0 |
| Dysgeusie | 0 | 1 (1,5%) | 0 |
| Maux de tête | 2 (2,9%) | 1 (1,5%) | 0 |
| Migraine | 1 (1,5%) | 0 | 0 |
| Troubles du système respiratoire et des seins | 0 | 1 (1,5%) | 1 (1,5%) |
| Adipomastie | 0 | 1 (1,5%) | 0 |
| Prurit vulvo-vaginal | 0 | 0 | 1 (1,5%) |
| Classe de système d’organe et terme privilégié | JORVEZA 0,5 mg deux fois par jour n = 68 (%) | JORVEZA 1 mg deux fois par jour n = 68 (%) | Placebo n = 68 (%) |
| Troubles respiratoire, thoraciques et médiastinaux | 0 | 1 (1,5%) | 0 |
| Douleur oropharyngée | 0 | 1 (1,5%) | 0 |
| Troubles de la peau et des tissus sous-cutanés | 1 (1,5%) | 3 (4,4%) | 0 |
| Angioedème | 1 (1,5%) | 0 | 0 |
| Dermatite allergique | 0 | 1 (1,5%) | 0 |
| Eczéma | 0 | 1 (1,5%) | 0 |
| Érythème | 0 | 1 (1,5%) | 0 |
| Urticaire | 1 (1,5%) | 0 | 0 |
| Troubles vasculaires | 0 | 1 (1,5%) | 0 |
| Hypertension | 0 | 1 (1,5%) | 0 |
| Effets indésirables en général (tout) | 32,4% | 32,4% | 4,4% |
| Troubles oculaires | 1 (1,5%) | 1 (1,5%) | 1 (1,5%) |
| Blépharite | 1 (1,5%) | 0 | 0 |
| Cataracte nucléaire | 0 | 0 | 1 (1,5%) |
| Sécheresse oculaire | 0 | 1 (1,5%) | 0 |
| Troubles gastrointestinaux | 5 (7,4%) | 5 (7,4%) | 0 |
Des effets indésirables supplémentaires ont été signalés au cours de la phase d'extension ouverte jusqu’à 96 semaines de l'étude BUL-2/EEA (n = 166) : (fréquence ≥ 1/100 à < 1/10) paresthésies buccales et douleur abdominale haute.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Autres effets indésirables peu courants (fréquence ≥ 1/1000 à <1/100) observés lors des études cliniques avec JORVEZA : vertiges, toux, gorge sèche, gastrite érosive, éruption cutanée, trouble du sommeil, nasopharyngite, anxiété, agitation, douleurs abdominales, douleurs gingivales et herpès buccal.
Des effets indésirables supplémentaires ont été signalés au cours de la phase d'extension en mode ouverte jusqu’à 96 semaines de l'étude BUL-2/EEA : plus d'un patient : diminution de l'ostéocalcine, prise de poids, un patient chacun : tachycardie, surdité aiguë, pyrexie, inflammation des muqueuses, syndrome d'allergie buccale, dysfonctionnement du nerf laryngé, augmentation des phosphatases alcalines sanguines, troubles du métabolisme osseux, troubles du système nerveux (y compris épisode de migraine avec aura; ou accident ischémique transitoire et pression intracrânienne élevée idiopathique), érysipèle, infection staphylococcique (cellulite), dépression et irritation de la gorge.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
La diminution du cortisol sanguin a été rapportée dans les essais cliniques avec JORVEZA (3% à 5% des patients comparativement à 0% avec le placebo.) Voir 8.2 Effets indésirables observés dans les essais cliniques, Tableau 2 et Tableau 3. La sévérité de la diminution du cortisol sanguin était légère. Aucun changement cliniquement pertinent des taux de cortisol sérique matinal n'a été observée lors d'un traitement à long terme par JORVEZA d'une période allant jusqu'à 3 ans (traitement de 48 semaines dans l’étude BUL‑2/EER, suivi d’une période de traitement en ouvert de 96 semaines).
8.5 Effets indésirables observés après la mise en marché
Effets indésirables de JORVEZA déterminés à la suite de la surveillance après la commercialisation:
| Troubles du système nerveux : | Dysgueusie |
|---|
Les effets indésirables additionnels suivants, connus pour être associés à la classe thérapeutique (corticostéroïdes, budésonide), pourraient également survenir avec JORVEZA (fréquence inconnue) :
| Troubles endocriniens: | Syndrome de Cushing, visage rond, obésité tronculaire, suppression surrénalienne, retard de croissance chez l’enfant, perturbation de la sécrétion d’hormones sexuels (p. ex. aménorrhée, hirsutisme, impuissance) |
|---|---|
| Troubles visuels : | Glaucome, cataracte (dont la cataracte sous-capsulaire), vision floue, choriorétinopathie séreuse centrale (CRSC), voir 7 MISES EN GARDE ET PRÉCAUTIONS, Ophtalmologique |
| Troubles gastro-intestinaux : | Ulcère duodénal, pancréatite, constipation |
| Troubles généraux et au site d’administration | Malaise |
| Troubles du système immunitaire: | Suppression immunitaire (p.ex. augmentation du risque d’infection) |
| Troubles du métabolisme et de la nutrition: | Hypokaliémie, hyperglycémie, réduction de la tolérance au glucose, diabète de type 2, rétention de sodium avec œdème |
| Troubles musculosquelettiques et du tissu conjonctif: | Douleurs musculaires et articulaires, faiblesse et contractions musculaires, ostéoporose, ostéonécrose |
| Troubles du système nerveux : | Hypertension intracrânienne idiopathique, dont l’œdème papillaire chez l’adolescent |
| Troubles psychiatriques : | Irritabilité, euphorie, hyperactivité psychomotrice, agressivité |
| Troubles de la peau et des tissus sous-cutanés : | Exanthème allergique, pétéchies, retard de cicatrisation, dermatite de contact, ecchymoses, acné stéroïdique, stries rouges |
|---|---|
| Troubles vasculaires : | Augmentation du risque de thrombose, vascularite (syndrome de sevrage après un traitement prolongé) |
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
L’interaction avec des inhibiteurs du CYP3A4 pourrait entraîner nettement une augmentation importante de la concentration plasmatique du budésonide, par conséquent, une utilisation concomitantdevrait être évitée, sauf en cas de nécessité absolue. Les oestrogènes ou les contraceptifs oraux pourraient également entraîner une augmentation de la concentration plasmatique du budésonide. L’interaction avec des glycosides cardiaques pourrait renformer l’action du glycoside en cas de carence en potassium et l’interaction avec des salidiurétiques pourrait entraîner une augmentation de l’excrétion du potassium et une hypokaliémie aggravée. Pour plus d’informations, voir 9.4 Interactions médicament-médicament, 9.5 Interactions médicament-aliment et 9.7 Interactions médicament-tests de laboratoire.
9.3 Interactions médicament-comportement
Aucune interaction en termes de risques comportementaux individuels n’a été établie.
9.4 Interactions médicament-médicament
Inhibiteurs du CYP3A4
L’administration concomitante d’inhibiteurs puissants du CYP3A, tels que le kétoconazole, le ritonavir, l’itraconazole, la clarithromycine et le cobicistat, pourrait entraîner une augmentation importante de la concentration plasmatique du budésonide et devrait augmenter le risque d’effets secondaires systémiques. Par conséquent, leur utilisation concomitante doit être évitée, sauf si les bénéfices sont supérieurs au risque accru de réactions indésirables systémiques des corticostéroïdes. Dans ce cas, les patients doivent être surveillés afin de détecter les éventuelles réactions indésirables systémiques des corticostéroïdes.
L’administration concomitante de 200 mg de kétoconazole une fois par jour par voie orale augmente d’environ six fois les concentrations plasmatiques du budésonide (3 mg en dose unique). Lorsque le kétoconazole est administré environ 12 heures après le budésonide, les concentrations plasmatiques du budésonide augmentent d’environ 3 fois.
Œstrogènes et contraceptifs oraux
Des concentrations plasmatiques élevées et des effets plus marqués des glucocorticostéroïdes ont été observés chez les femmes recevant également des œstrogènes ou des contraceptifs oraux. Ce type d’effet n’a pas été observé lors de la prise concomitante de budésonide et de contraceptifs oraux combinés à faible dose.
Glycosides cardiaques
L’action du glycoside peut être renforcée en cas de carence en potassium, laquelle est connue pour être un effet indésirable potentiel des glucocorticostéroïdes.
Salidiurétiques
L’utilisation concomitante de glucocorticostéroïdes peut entraîner une augmentation de l’excrétion du potassium et une hypokaliémie aggravée.
9.5 Interactions médicament-aliment
Les inhibiteurs du CYP3A4, tels que le jus de pamplemousse, pourraient entraîner une augmentation importante de la concentration plasmatique du budésonide. Par conséquent, l’utilisation concomitante doit être évitée.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n'a été établie.
9.7 Interactions médicament-tests de laboratoire
Interférence avec les tests sérologiques
Compte tenu que la fonction surrénale peut être supprimée durant le traitement par le budésonide, un test de stimulation à l’ACTH pour le diagnostic d’une insuffisance surrénale pourrait montrer des résultats faussés (valeurs basses).
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le budésonide est un glucocorticostéroïde non halogéné qui agit principalement en tant qu’anti-inflammatoire en se fixant aux récepteurs des glucocorticostéroïdes. JORVEZA est un corticostéroïde qui agit en partie de façon locale. Le mécanisme d’action exact dans le traitement de l’OE n’est pas complètement élucidé. JORVEZA, en tant que corticostéroïde, peut inhiber la sécrétion stimulée par les antigènes de nombreuses molécules de signalisation pro-inflammatoire, ce qui peut entraîner une réduction significative des infiltrats inflammatoires d’éosinophiles dans l’œsophage.
10.2 Pharmacodynamie
L’effet pharmacodynamique principal du budésonide est son activité anti-inflammatoire. Le budésonide a un effet glucocorticoïde marqué et un effet minéralocorticoïde faible, et l’affinité de budésonide aux récepteurs des glucocorticoïdes, qui réflète la puissance intrinsèque du médicament, est environ 200 fois plus grande que celle du cortisol et 15 fois celle de prednisolone.
Effet sur l’axe hypothalamo–hypophyso–surrénalien et sur les taux de cortisol endogènes
Le traitement avec des glucocorticostéroïdes actifs de façon systémique est associé à une suppression des concentrations de cortisol endogène et une inhibition de la fonction de l’axe hypothalamo-hypophyso-surrénalien (HHS).
Après 6 semaines de traitement par JORVEZA 1 mg deux fois par jour chez les patients atteint d’OE, le pourcentage de patients avec des effets indésirables de baisse de taux de cortisol plasmatique étaient de 5% avec JORVEZA et 0% avec le placebo.
Les données pharmacocinétiques des sujets sains après une semaine de traitement avec des comprimés orodispersibles de budésonide de 4 mg, une fois par jour, ont montré une baisse de taux de cortisol plasmatique et urinaire.
10.3 Pharmacocinétique
Absorption
Après l’administration de JORVEZA, le budésonide est rapidement absorbé. Les données pharmacocinétiques obtenues après administration de doses uniques de 1 mg de budésonide chez des sujets sains à jeun ont montré un temps de latence médian de 0,17 heure (intervalle : 0,00 heure - 0,33 heure) et un temps médian pour obtenir la concentration plasmatique maximale de 1,00 heure (intervalle : 0,50 heure - 2 heures). La concentration plasmatique maximale moyenne (± écart type) était de 0,44 ± 0,31 ng/mL et l’aire sous la courbe de la concentration plasmatique en fonction du temps (ASC0-12) était de 1,44 ± 0,31 h*ng/mL.
Des données pharmacocinétiques obtenues après l’administration d’une dose unique chez des patients atteints d’OE à jeun sont disponibles pour le budésonide à 4 mg : le temps de latence médian était de 0,00 heure (intervalle : 0,00 – 0,17), le temps médian pour obtenir la concentration plasmatique maximale était de 1,00 heure (intervalle : 0,67 – 2,00 heures), la concentration plasmatique maximale était de 2,56 ± 1,36 ng/mL et l’ASC0-12 de 8,96 ± 4,21 h*ng/mL.
Les patients ont présenté une augmentation de 35% des concentrations plasmatiques maximales et une augmentation de 60% de l’ASC0-12 en comparaison avec les sujets sains.
Distribution
Le volume de distribution apparent après l’administration orale de 1 mg de budésonide chez les sujets sains était de 35,52 ± 14,94 L/kg et il était de 42,46 ± 23,90 L/kg après l’administration de 4 mg de budésonide chez les patients atteints d’OE. La liaison aux protéines plasmatiques est d’environ 85-90 %.
Métabolisme
Le métabolisme du budésonide est diminué chez les patients atteints d’OE par rapport aux sujets sains, ce qui entraîne une augmentation des concentrations plasmatiques du budésonide.
Le budésonide est fortement métabolisé par le CYP3A4 dans la muqueuse de l’intestin grêle et dans le foie sous forme de métabolites dont l’activité glucocorticostéroïde est faible. L’activité glucocorticostéroïde des principaux métabolites, le 6β-hydroxybudésonide et la 16α hydroxyprednisolone, représente moins de 1 % de celle du budésonide. Le CYP3A5 n’intervient pas de façon significative dans le métabolisme du budésonide.
Élimination
La demi-vie d’élimination médiane est de 2,13 heures chez les sujets sains (recevant 1 mg de budésonide) et de 4,56 heures chez les patients atteints d’OE (recevant 4 mg de budésonide).
La clairance du budésonide est d’environ 14,61 ± 9,86 L/h/kg chez les sujets sains et de 6,54 ± 4,4 L/h/kg chez les patients atteints d’OE. Le budésonide n’est pas éliminé par voie rénale, ou uniquement en quantités insignifiantes. Il n’a pas été détecté de budésonide dans les urines, uniquement des métabolites du budésonide.
Populations et états pathologiques particuliers
- Insuffisance hépatique : Une proportion notable du budésonide est métabolisée dans le foie par le CYP3A4. L’exposition systémique au budésonide augmente considérablement chez les patients atteints d’insuffisance hépatique sévère. Aucune étude n’a été réalisée avec JORVEZA chez les patients présentant une insuffisance hépatique. JORVEZA ne doit pas être utilisé chez les patients atteints d’insuffisance hépatique.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à température ambiante (15°C à 25°C). Conserver dans l’emballage d’origine, à l’abri de la lumière et de l’humidité.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Il n’y a pas d’instructions particulières de manipulation pour ce produit.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Budésonide
Nom chimique : 16α,17-[(1RS)-butylidenebis(oxy)]-11β,21-dihydroxypregna-1,4-diene-3,20-dione
Formule moléculaire et masse moléculaire : C25H34O6, 430,5
Formule de structure :
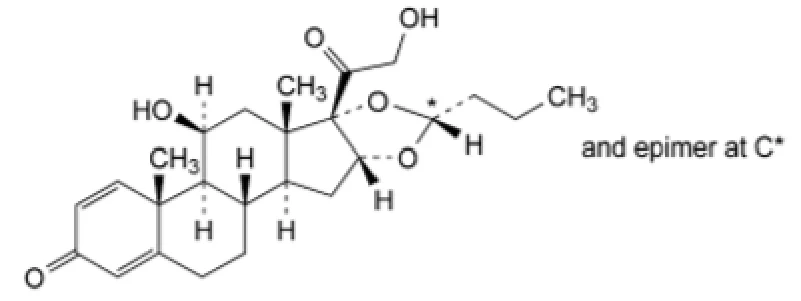
Propriétés physicochimiques : Le budésonide est une poudre crystalline blanche, ou presque blanche, avec un pKa de 12,85 ± 0,10.
Le budésonide est pratiquement insoluble dans l’eau, très soluble dans le chlorure de méthylène et peu soluble dans l’éthanol (96%).
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Induction de la rémission d’œsophagite à éosinophiles
La conception de l’essai et les aspects démographiques sont présentés dans le Tableau 4.
Tableau 4 - Résumé des caractéristiques démographiques des patients dans les essais cliniques pour une induction de la rémission d’œsophagite à éosinophiles
| Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| BUL-1/EEA | Étude pivot de phase III, multicentrique, randomisée, à double insu, contrôlée par un placebo | Test : JORVEZA (comprimés orodispersibles de 1 mg de budésonide deux fois par jour) Durée du traitement : 6 semaines à double insu suivies de 6 semaines en mode ouvert pour les patients n’ayant pas répondu au traitement | Patients adultes avec une OE active (88) | 37,0 (18 – 69) | Hommes (83%) Femmes (17%) |
OE = œsophagite à éosinophiles
L’efficacité et l’innocuité de JORVEZA a été évaluées pour l’induction de la rémission clinico-pathologique d’œsophagite à éosinophiles (OE) chez les adultes dans une étude clinique pivot (BUL-1/EEA).
Induction de la rémission d’œsophagite à éosinophiles (BUL-1/EEA)
Les patients devaient présenter une OE active symptomatique et histologique basée sur la présence de (a) symptômes au moins 1 jour au cours des 7 derniers jours précédant le début du traitement, avec une sévérité ≥ 4 points sur une échelle de notation numérique à 11 points de Dysphagie, OU Douleur lors de la déglutition et (b) compte maximal d’éosinophiles ≥ 65/mm2 sous un champ à fort grossissement dans au moins un des 6 champs à fort grossissement dérivés de 6 biopsies.
Les patients présentant une éosinophilie œsophagienne sensible aux inhibiteurs de pompe à protons ont été exclus. Les patients ayant des conditions pour lesquelles le traitement par corticostéroïdes n'est pas recommandé ont également été exclus.
Le critère principal d'évaluation de l'efficacité était la rémission clinico-pathologique définie par un maximum d’éosinophiles <16 /mm2 sous un champ à fort grossissement dans les biopsies œsophagiennes, et la résolution des symptômes définie par une sévérité de ≤ 2 points sur une échelle de notation numérique de 0 à 10 points pour la dysphagie et une sévérité de ≤ 2 points sur une échelle de notation numérique 0 10 pour la douleur lors de la déglutition [odynophagie] chaque jour de la semaine 6.
Résultats de l’étude
Étude BUL-1/EEA
Un total de 59 patients ont été traités par JORVEZA 1 mg deux fois par jour, et 29 patients ont été traités avec le placebo pendant 6 semaines durant la phase à double insu pour le placebo. Parmi les 59 patients, 23 ont continué JORVEZA dans une étude d’extension en mode ouvert pour 6 semaines supplémentaires (total de 12 semaines).
JORVEZA (comprimés orodispersibles de budésonide) était hautement statistiquement significativement supérieur au placebo pour le critère primaire d’efficacité. Lors de la dernière analyse de confirmation primaire, 0/29 (0%) patients du groupe placebo et 34/59 (57,6%) des patients du groupe JORVEZA étaient en rémission clinico-pathologique à la semaine 6 à double insu (dernière observation rapportée) (test exact de Fisher unilatéral p = 0,00000001) (voir Tableau 5). Les résultats ont été confirmés dans l'analyse par protocole.
Tableau 5 - Taux de rémission clinico-pathologique à la semaine 6 à double insu (dernière observation rapportée) (phase à double insu, confirmatoire) – population de l’ensemble d’analyse intégral
| Nombre (%) de patients avec une rémission clinico-pathologique à la semaine 6 à double insu (Dernière observation rapportée) | Différence entre les proportions a [95% ICR] | Test de H0 b | |||||
| JORVEZA 1 mg deux fois par jour | Placebo | Valeur de p du test exact de Fisher (unilatéral) | |||||
| Population finale de l’ensemble d’analyse intégral -double insu | 34/59 (57,6%) | 0/29 (0,0%) | 57,63% [38,22%; 71,97%] | 0,00000001 | |||
ICR : Intervalle de confiance répétée
a Différence entre les proportions (πEff - πPla)
b Test de H0 (πPla ≥ πEff) par les moyennes du test exact de Fischer
De plus, des critères d’efficacité secondaires clés (composantes individuelles du critère d’efficacité primaire) ont démontré la supériorité de JORVEZA à 1 mg deux fois par jour par rapport au placebo (voir Tableau 6).
Tableau 6 - Résultats de critères secondaires clés (phase à double insu, confirmatoire)
| Critères secondaires clés d'efficacité | Placebo (n = 29) | JORVEZA 1 mg deux fois par jour (n = 59) | Différence entre les proportions [95% ICR] | Valeur de p (unilatéral) | |
| n (%) | 0/29 (0,0%) | 55/59 (93,2%) | 93,2% [86,8%; 99,6%] | < 0,0001 b |
| n (%) | 4/29 (13,8%) | 35/59 (59,3%) | 45,5% [27,8%; 63,3%] | < 0,0001 b |
ICR : Intervalle de confiance répétée
a Pour cette analyse, les résultats non évaluables sont considérés ‘Non’.
b Le test exact de Fisher a été utilisé pour l’évaluation.
Durant l’étude d’extension en mode ouvert, 23 patients ont reçu JORVEZA 1 mg deux fois par jour pour 6 semaines additionnelles chez des patients sans rémission à la fin de la phase à double insu. Les résultats suggéraient que le taux de patients avec une rémission clinico-pathologique ont atteint 84,7%. Toutefois, aucune conclusion définitive ne peut être tirée quant aux avantages de JORVEZA au-delà de 6 semaines, compte tenu de la conception de l’étude en mode ouvert et du très faible nombre de patients recevant un traitement de 12 semaines.
Maintien de la rémission d’œsophagite à éosinophiles
Tableau 7 - Résumé des caractéristiques démographiques des patients dans les essais cliniques pour une induction de la rémission d’œsophagite à éosinophiles
| Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| BUL-2/EER | Étude pivot de phase III, multicentrique, randomisée, à double insu, contrôlée par un placebo | Test : JORVEZA (comprimés orodispersibles de 0.5 mg de budésonide deux fois par jour) JORVEZA (comprimés orodispersibles de 1 mg de budésonide deux fois par jour) Durée du traitement : 6 semaines en mode ouvert pour la phase de traitement d’induction 48 semaines de traitement à double insu pour le maintien de la rémission | Patients adultes avec une OE dans la rémission clinico-pathologique (204) | 36,0 (18 – 69) | Hommes (83%) Femmes (17%) |
OE = œsophagite à éosinophiles
L’efficacité et l’innocuité de JORVEZA a été évaluées pour le maintien de la rémission clinico-pathologique d’œsophagite à éosinophiles (OE) chez les adultes dans une étude clinique pivot (BUL-2/EER). Il y avait 6 semaines optionnelles additionnelles en mode ouvert pour la phase de traitement de ré-induction et jusqu’à 96 semaines optionnelles additionnelles en mode ouvert pour la phase de traitement d’extension pour le maintien de la rémission
Maintien de la rémission d’œsophagite à éosinophiles (BUL-2/EER)
Au début du traitement de 48 semaines à double insu, les patients devaient présenter une rémission clinico-pathologique définie par les critères répondus suivants : (a) Rémission histologique, c’est-à-dire un maximum d’éosinophiles < 16 /mm2 sous un champ à fort grossissement et (b) Résolution des symptômes (c’est-à-dire, aucun ou seulement des problèmes mineurs) définie par une sévérité de ≤ 2 points sur une échelle de notation numérique de 0 à 10 points pour la dysphagie ET la douleur lors de la déglutition chaque jour de la semaine précédant la visite de fin de traitement.
Les patients présentant une éosinophilie œsophagienne sensible aux IPP ont été exclus. Les patients présentant des conditions pour lesquelles le traitement par corticostéroïdes n'est pas recommandé ont également été exclus.
Le critère principal d'évaluation de l'efficacité était le taux de patients ne présentant pas d’échec de traitement, défini comme une rechute clinique ( dysphagie ou douleur lors de la déglutition d’une sévérité ≥4 points sur une échelle de notation numérique de 0 à 10 points, respectivement, et [ou] rechute histologique (compte maximal ≥ 48 éosinophiles/mm2 sous un champ à fort grossissement), et
[ou] impaction alimentaire nécessitant une intervention endoscopique, et [ou] besoin pour une dilatation endoscopique, et [ou] un retrait prématuré pour toute raison.
Résultats de l’étude
Étude BUL-2/EER
Un total de 68 patients ont été traités avec JORVEZA 0,5 mg deux fois par jour, 68 patients ont été traités avec JORVEZA 1 mg deux fois par jour et 68 patients ont été traités avec le placebo pendant 48 semaines durant la phase à double insu.
JORVEZA 0,5 mg et 1 mg (comprimés orodispersibles de budésonide) étaient hautement statistiquement significativement supérieur au placebo pour le critère primaire d’efficacité. Lors de l’analyse de confirmation primaire, 3/68 (4,4%) patients du groupe placebo, 50/68 (73,5%) patients du groupe JORVEZA 0,5 mg et 51/68 (75,0%) patients du groupe JORVEZA 1 mg ne présentaient pas d’échec de traitement après 48 semaines (voir Tableau 8). Les deux groupes actives ont montré un taux de succès cliniquement (environ 70% de différence par rapport au placebo) et statistiquement plus significatif (p <0.0001) comparativement au placebo, ce qui prouve la supériorité des deux groupes actives de budésonide par rapport au placebo de manière confirmatoire. Les résultats ont été confirmés dans l’analyse par protocole.
Tableau 8 - Proportions de patients ne présentant pas d’échec de traitement après 48 semaines (phase à double insu, confirmatoire) – population de l’ensemble d’analyse intégral
deux fois par jour |
deux fois par jour | Placebo | |||||
| Population finale de l’ensemble d’analyse intégral - double insu | |||||||
| Nombre (%) de patients ne présentant pas d’échec de traitement après 48 semaines | 50/68 (73,5%) | 51/68 (75,0%) | 3/68 (4,4%) | ||||
Différence entre les proportions (JORVEZA par rapport au placebo) [97,5% IC] a, valeur de p unilatéral | 69,1%
| 70,6%
| --- | ||||
Pour cette analyse, les résultats non évaluables sont considérés ‘Non’.
IC : Intervalle de confiance
a Test de H0 (πPla ≥ πEff) par le test normal d’approximation unilatéral, alpha de Bonferroni ajusté = 0.0125.
De plus, des critères d’efficacité secondaires clés ont démontré la supériorité de JORVEZA 0,5 mg deux fois par jour et JORVEZA 1 mg deux fois par jour par rapport vs placebo (voir Tableau 9).
Tableau 9 - Résultats de critères secondaires clés (phase à double insu, confirmatoire)
| Critères secondaires clés d'efficacité | JORVEZA 0,5 mg deux fois par jour (n = 68) | JORVEZA 1 mg deux fois par jour (n = 68) | Placebo (n = 68) | |
| n (%) Différence par rapport au placebo [97,5% IC] e Valeur de p (unilatéral) c | 9/68 (13,2%) -76,5% [-88,8%; -64,1%] <0,0001 | 7/68 (10,3%) -79,4% [-91,1%; -67,7%] <0,0001 | 61/68 (89,7%) -- |
| Moyenne (Écart-type) Valeur de p (unilatéral) d | 38 (112,6) n=66 <0,0001 | 21 (64,0) n=65 <0,0001 | 262 (216,3) n=65 |
| n (%) Différence par rapport au placebo [97,5% IC] e Valeur de p (unilatéral) c | 7/68 (10.3%) -50,0% [-65,7%; -34,3%] <0,0001 | 5/68 (7,4%) -52,9% [-68,0%; -37,9%] <0,0001 | 41/68 (60,3%) -- |
| n (%) Différence par rapport au placebo [97,5% IC] e Valeur de p (unilatéral) c | 49/68 (72,1%) 51,5% [35,1%; 67,9%] <0,0001 | 50/68 (73,5%) 52,9% [36,7%; 69,2%] <0,0001 | 14/68 (20,6%) -- |
| Critères secondaires clés d'efficacité | JORVEZA 0,5 mg deux fois par jour (n = 68) | JORVEZA 1 mg deux fois par jour (n = 68) | Placebo (n = 68) | |
| n (%) Différence par rapport au placebo [97,5% IC] e Valeur de p (unilatéral) c | 27/68 (39,7%) 39,7% [26,4%; 53,0%] <0,0001 | 36/68 (52,9%) 52,9% [39,4%; 66,5%] <0,0001 | 0/68 (0,0%) |
EEsAI-PRO : “Eosinophilic Esophagitis Activity Index – Patient-Reported Outcome”, IC : Intervalle de confiance a Pour cette analyse, les résultats non évaluables sont considérés ‘Non en rechute’.
b Dans le cas où le changement à la visite 6 à la fin de traitement durant la phase à double insu ne pouvait être calculé, car aucune valeur n’est disponible, Le changement à la visite 6 à la fin de traitement est considéré manquante et le patient est exclus de l’analyse.
c Test normal d’approximation
d Test de la somme des rangs de Wilcoxon
e Correction Bonferroni
* EEsAI-PRO (Eosinophilic Esophagitis Activity Index Patient Reported Outcome) : Score EEsAI-PRO total hebdomadaire (intervalle de 0-100), où des valeurs plus faibles indiquent que les résultats sont plus favorables.
** Rémission clinique profonde : Les deux scores NRS (période de rappel de 24 h) pour la dysphagie et l'odynophagie sont «0» chaque jour de la semaine précédant la visite.
*** Rémission endoscopique profonde :Anneaux fixes = 'Grade 0 : aucun' ou ‘1: léger', exsudats = 0 : aucun', sillons = 0 : absent', et oedème = 0 : absent'
**** Rémission histologique : compte maximal sous un champ à fort grossissement d’éosinophiles, <15 d’éosinophiles /mm2 sous un champ à fort grossissement
Le critère d'efficacité secondaire plus strict « rémission profonde de la maladie », c'est-à-dire la rémission clinique profonde, endoscopique profonde et histologique, a suggéré une possible efficacité plus élevée dans le groupe de JORVEZA 1 mg 2 fois par jour (52,9%) par rapport au groupe de JORVEZA 0,5 mg 2 fois par jour (39,7%). Cependant, aucune conclusion définitive ne peut être tirée quant à l'avantage d'utiliser 1 mg deux fois par jour par rapport à 0,5 mg deux fois par jour, car aucun test statistique adéquat n'a été possible ou réalisé.
La période en double aveugle a été suivie d’une période de traitement d’extension en mode ouvert optionnelle de 96 semaines à la dose recommandée de 0,5 mg de budésonide 2 fois par jour ou à une dose pouvant aller jusqu’à 1 mg de budésonide 2 fois par jour. La rémission clinique (définie comme un score EEsAI-PRO total hebdomadaire ≤ 20) a été observée chez 137 patients sur 166 (82,5 %). La rémission clinique profonde a été observée chez 116 patients sur 166 et le maintien de la rémission clinique profonde a été observé chez 22 patients sur 25 (88.0%) entre l’inclusion dans l’étude BUL‑2/EER et la fin de la période de traitement en mode ouvert de 96 semaines additionnelles , et un impact sur l’alimentation a été constaté chez seulement 2 patients sur 166 (1,2 %). La rémission histologique profonde a été observé chez 115/146 patients (78.8%) et le maintien de la rémission histologique profonde (0 éosinophile/mm2 sous un champ à fort grossissement pour toutes les biopsies) a été observé chez 40 patients sur 49 (81,6 %) entre l’inclusion dans l’étude BUL‑2/EER et la fin de la période de traitement en mode ouvert de 96 semaines additionnelles. La rémission endoscopique profonde (définie par des anneaux fixes = 'Grade 0 : aucun' ou ‘1: léger', exsudats = 0 : aucun', sillons = 0 : absent', et oedème = 0 : absent') a été observée chez 113 patients sur 146 (77,4%) et le maintien de la rémission endoscopique profonde a été observé chez 32 patients sur 35 (91,4%) entre l’inclusion dans l’étude BUL‑2/EER et la fin de la période de traitement en mode ouvert de 96 semaines additionnelles. Aucune perte d’efficacité n’a été observée sur une période allant jusqu’à 3 ans (à savoir la période de traitement d’entretien par JORVEZA en double aveugle de 48 semaines suivie de la période de traitement en ouvert de 96 semaines).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité aiguë
La toxicité aiguë du budésonide a été évaluée chez des souris, des rats et des chiens. Les données publiées indiquent que la toxicité aiguë du budésonide dépend de la voie d'administration. La mortalité a été rapportée à des doses substantiellement plus faibles après l’administration par voie sous-cutanée, intraveineuse et intrapéritonéale comparativement à l’administration par voie orale. Les valeurs de DL50 variaient entre 53,6 et 173 mg/kg pour l’administration sous-cutanée, entre 98,9 et 320 mg/kg pour l’administration intraveineuse et entre 138 et 300 mg / kg pour la voie intrapéritonéale. Par contre, après l’administration orale, des valeurs de DL50 entre > 3200 mg/kg et > 10 000 mg/kg ont été obtenues. Cela reflète probablement la faible biodisponibilité systémique due à un important effet de premier passage hépatique.
Toxicité après l’administration répétée
Dans les études de toxicité à doses répétées, le budésonide a induit les effets systémiques attendus typiques des glucocorticostéroïdes. Les effets notables incluaient les atrophies de la peau et du cortex surrénal et des effets sur le système immunitaire (diminution du nombre de leucocytes, de lymphocytes et de plaquettes, une déplétion lymphoïde et une atrophie du thymus et de la rate). Les effets des glucocorticostéroïdes étaient également partiellement présents à faibles doses (expositions comparables ou inférieures à celles à la dose thérapeutique recommandée chez l'homme), et une dose sans effet (DSEO) n'a pas pu être établie dans la plupart des études de toxicité à doses répétées.
La toxicité à doses répétées de la formulation orodispersible de budésonide a été évaluée dans le cadre d'une étude de tolérance locale chez le hamster. Dans cette étude, le budésonide a été administré à des hamsters à des doses orales (dans les poches de joue) de 0, 0,125 et 0,250 mg/jour pendant 4 semaines. Une toxicité systémique (décès prématuré, réduction marquée du poids corporel et modifications marquées de l'hématologie et de la biochimie clinique) a été notée avec les deux doses, ce qui n'est pas inattendu à ces doses puisque l'exposition systémique à la dose testée la plus faible était approximativement 10 fois (Cmax) et 15 fois (ASC) plus élevée que les expositions systémiques prévues (à la dose thérapeutique recommandée). Pour les effets sur la tolérance locale, voir la section Toxicologie particulière, Tolérance locale des comprimés orodispersible de budésonide.
Cancérogénicité
Des études de carcinogénicité avec le budesonide ont été effectuées chez des rats et des souris. Dans une étude de 91 semaines chez la souris, le budésonide n’a causé aucun effet cancérogène lié au traitement à des doses orales allant jusqu’à 200 µg/kg/jour.
Dans une étude d’une durée de deux ans chez des rats Sprague-Dawley (SD), le budésonide a causé une augmentation légère, quoique statistiquement significative, de l’incidence de gliomes chez les rats mâles à une dose orale de 50 µg/kg/jour (approximativement 0,24 fois la dose maximale recommandée chez l’humain selon la surface corporelle). De plus, des augmentations de l’incidence de tumeurs hépatocellulaires primaires ont été rapportées chez des rats mâles à des doses ≥25 µg/kg/jour (approximativement 0,12 fois la dose maximale recommandée chez l’humain selon la surface corporelle). Chez des rates, il y a eu une augmentation statistiquement significative de néoplasmes primaires combinés de la glande mammaire à une dose de 50 µg/kg/jour. Les résultats concernant les gliomes sont considérés comme incertains, car la fréquence de gliomes spontanés varie grandement chez les rats SD.
Pour élucider ces résultats, deux autres études de carcinogénicité de budésonide 50 µg/kg/jour d'une durée de 104 semaines ont été menées, une sur des rats SD mâles et une sur des rats Fischer mâles (dont la fréquence de gliomes est moins grande et moins variable). La prednisolone et l'acétonide de triamcinolone ont été utilisés comme glucocorticostéroïdes de référence dans les deux études. Les résultats de ces nouvelles études de carcinogénicité chez les rats mâles n’ont pas révélé de fréquence accrue de gliomes chez les groupes d'animaux traités au budésonide par rapport aux groupes témoins ou aux groupes traités avec les glucocorticostéroïdes de référence. Par contre, comme dans l’étude originale, une augmentation statistiquement significative de l’incidence des tumeurs hépatocellulaires a été notée dans l’étude de reprise chez des rats SD mâles. Les glucocorticostéroïdes de référence administrés simultanément (prednisolone et acétonide de triamcinolone) ont montré des résultats similaires, indiquant un effet de classe des glucocorticostéroïdes.
Génotoxicité
Le budésonide n’a pas eu d’effets mutagène et clastogène dans les essais in vitro et in vivo démontrant aucun potentiel génotoxique.
Toxicologie pour la reproduction et le développement
Effets sur la fertilité et la performance reproductive générale
Dans une étude de fertilité et de développement embryonnaire précoce chez le rat, le budésonide n'a eu aucun effet sur la fertilité, mais a entraîné une mort embryonnaire précoce, une viabilité fœtale réduite et une ossification retardée à une dose de 20 µg/kg/jour (environ 0,09 fois la dose maximale recommandée chez l'homme selon la surface corporelle). Des effets maternels consistant en une perte de poids corporel et une consommation alimentaire ont également été observés à une dose de 20 µg/kg/jour.
Dans une étude évaluant la fertilité et les performances reproductives générales, une viabilité périnatale et postnatale réduite a été observée à une dose de 80 µg/kg /jour (environ 0,38 fois la dose humaine maximale recommandée selon la surface corporelle).
Développement embryo-fœtal
Le budésonide, comme d’autres glucocorticostéroïdes, a entraîné la mort du fœtus et des anomalies du développement fœtal chez le rat et le lapin.
Dans les études de développement embryo-fœtal chez le rat, l'administration sous-cutanée de budésonide (à des doses allant de 4 à 500 µg/kg/jour) à des rates gravides durant la période d'organogenèse fœtale a entraîné une inhibition de la prise ou de la perte de poids et des effets systémiques des corticostéroïdes chez les mères à des doses ≥20 µg/kg/jour. Une réduction du poids du fœtus et une ossification retardée des sternèbres ou des vertèbres ont été observées à des doses ≥ 20 µg/kg/jour (environ 0,1 fois la dose humaine maximale recommandée selon la surface corporelle) et une viabilité fœtale réduite à des doses ≥ 100 µg/kg/jour (environ 0,5 fois la dose humaine maximale recommandée selon la surface corporelle). Une toxicité maternelle significative (état général détérioré incluant piloérection, somnolence, diminution de la consommation alimentaire et gain de poids corporel) et des anomalies fœtales (perte du fœtus, perte de poids et anomalies squelettiques) sont survenues à des doses ≥500 µg/kg/jour (environ 2,4 fois la dose humaine maximale recommandée selon la surface du corps).
Chez les lapines gravides, des doses de 5, 25 et 125 μg/kg/jour (environ 0,05, 0,24 et 1,2 fois la dose humaine maximale recommandée selon la surface corporelle) ont été administrées en sous-cutané pendant les jours 6 à 18 de la gestation. Dans les groupes recevant la faible dose et la dose moyenne, la consommation alimentaire et le gain de poids corporel ont diminué au cours de la quatrième semaine de gestation. Certaines ont également montré des signes de diarrhée et de saignements vaginaux. Dans le groupe recevant la dose élevée, toutes les lapines ont avorté à la fin de la période de gestation. Dans le groupe recevant la dose moyenne, une augmentation marquée de la fréquence des anomalies, principalement de nature squelettique (principalement au niveau du crâne et des vertèbres), a été observée.
Toxicologie particulière
Tolérance locale des comprimés orodispersibles de budésonide
Les effets irritants potentiels des comprimés orodispersibles de budésonide sur les muqueuses de la cavité buccale et de l'œsophage ont été évalués en les administrant dans la poche de la joue de hamsters femelles. Des comprimés orodispersibles de budésonide à 0,5 mg et à 1 mg, ainsi que des comprimés placebo, ont été testés.
Les comprimés orodispersibles de budésonide ont montré une tolérance locale favorable, comme en témoignent les inspections macroscopiques quotidiens des poches de la joue et l’examen histopathologique de la muqueuse à la nécropsie. L'irritation de l'épithélium des poches de la joue, de la langue et de l'œsophage a été classée comme minimale selon l'indice d'irritation. L'atrophie épithéliale était la principale observation histopathologique dans la poche de la joue, la langue et l'œsophage. L'amincissement de l'épithélium était considéré comme un effet glucocorticostéroïde typique et supposé d’être au moins partiellement causé par le budésonide disponible par voie systémique.