


Monographie de produit - Flunarizine
INDICATIONS
FLUNARIZINE (chlorhydrate de flunarizine) est indiqué pour :
- La prophylaxie de la migraine (avec et sans aura) chez les patients présentant des crises fréquentes et sévères, qui n’ont pas répondu de manière satisfaisante à un autre traitement et/ou chez qui un autre traitement a entraîné des effets secondaires inacceptables.
FLUNARIZINE n’est pas indiqué pour le traitement des crises de migraine aiguë.
1.1 Enfants
Enfants (< 18 ans) : D’après les données présentées que Santé Canada a évaluées, l’innocuité et l’efficacité de FLUNARIZINE n’ont pas été établies chez les enfants. Par conséquent, Santé Canada n’a pas autorisé une indication pour l’utilisation chez les enfants (voir 7.1.3 Enfants).
1.2 Personnes âgées
Personnes âgées (> 65 ans) : L’innocuité et l’efficacité de FLUNARIZINE dans la prophylaxie de la migraine n’ont pas été établies chez les sujets âgés. Voir 7.1.4 Personnes âgées, 8.2 Effets indésirables observés au cours des essais cliniques et 10.3 Pharmacocinétique, Personnes âgées.
2
CONTRE-INDICATIONS
FLUNARIZINE est contre-indiqué dans les cas suivants :
- Les patients présentant une hypersensibilité connue à ce médicament ou à tout ingrédient de la préparation, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour la liste complète des ingrédients, voir 6 FORMES PHARMACEUTIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT;
- Les patients ayant des antécédents de dépression, ou présentant des symptômes préexistants de la maladie de Parkinson ou d’autres troubles extrapyramidaux. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Dépression et 7 MISES EN GARDE ET PRÉCAUTIONS, Symptômes extrapyramidaux; 8.5 Effets indésirables signalés après commercialisation du produit.
4
POSOLOGIE ET ADMINISTRATION
4.2 Posologie recommandée et modification posologique
- Adultes
La dose recommandée est de 10 mg par jour (le soir) pour les patients âgés de moins de 65 ans. Si, au cours de ce traitement, des effets indésirables dépressifs, extrapyramidaux ou autres effets indésirables inacceptables apparaissent, l’administration doit être interrompue. Si, après 3 mois de ce traitement initial, aucune amélioration significative n’est observée, le patient doit être considéré comme une personne qui ne répond pas au traitement et l’administration doit également être interrompue.
Si le traitement se prolonge au-delà de 6 mois, les patients doivent continuer à être étroitement surveillés pour déceler tout effet secondaire, en particulier les événements liés au système nerveux central (SNC), et le traitement doit être interrompu au premier signe d’effets indésirables. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Symptômes extrapyramidaux.
Bien qu’il n’y ait pas d’essais cliniques contrôlés à long terme portant sur FLUNARIZINE, l’expérience clinique porte à croire que deux jours successifs sans médicament par semaine peuvent diminuer le risque de présenter des effets indésirables. Cependant, il faut noter qu’une brève interruption du traitement ne réduira pas de façon significative l’exposition à FLUNARIZINE, étant donné sa longue demi-vie (19 jours).
- Enfants
Santé Canada n’a pas autorisé une indication de ce médicament chez les enfants.
4.5 Dose oubliée
Si le patient oublie une dose, lui demander de la prendre dès qu’il s’en souvient. S’il est presque temps de prendre la prochaine dose, informer le patient de sauter la dose oubliée et de reprendre son schéma posologique habituel.
5 SURDOSE
Symptômes
Sur la base des propriétés pharmacologiques du médicament, on peut s’attendre à une sédation et à une asthénie. Quelques cas de surdose aiguë (jusqu’à 600 mg en une prise) ont été rapportés et les symptômes observés comprenaient des effets sur le système nerveux central (par exemple sédation, confusion et agitation) et des effets cardiovasculaires (par exemple tachycardie).
Traitement
Il n’existe pas d’antidote spécifique. Du charbon activé peut être administré si cela est jugé approprié.
Pour la prise en charge d’une surdose médicamenteuse soupçonnée, communiquez immédiatement avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT
Tableau 1. Formes pharmaceutiques, concentrations, composition et conditionnement
| Voie d’administration | Forme pharmaceutique/ | Ingrédients non médicinaux | ||
| concentration/composition | ||||
| orale | capsule 5 mg de chlorhydrate de flunarizine | acide stéarique, amidon de maïs, monohydrate de lactose et talc. L’enveloppe des capsules porte une mention imprimée à l’encre comestible noire et contient les ingrédients non médicinaux suivants : bleu FD&C no 1, dioxyde de titane, gélatine, jaune D&C no 10, oxyde de fer noir, rouge D&C no 28 et rouge FD&C no 40. L’encre comestible noire contient les ingrédients non médicinaux suivants : ammoniaque concentrée, gomme laque, hydroxyde de potassium, oxyde de fer noir et propylèneglycol. | ||
Chaque capsule de gélatine dure composée d’un corps opaque grise et d’une coiffe opaque rouge, portant l’inscription « 5 » et remplie d’une poudre blanche, contient du chlorhydrate de flunarizine équivalant à 5 mg de flunarizine. Offert en bouteilles de 60 et de 100 capsules et en conditionnement unitaire de 60 capsules.
7
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Fatigue : Dans de rares cas, la fatigue peut augmenter progressivement pendant le traitement par
FLUNARIZINE : dans ce cas, le traitement doit être interrompu. Surveiller les patients de près et à intervalles réguliers pour déceler la fatigue.
Conduite de véhicules et utilisation de machines
Étant donné que la sédation et/ou la somnolence surviennent chez certains patients pendant le traitement par FLUNARIZINE (voir 8.2 Effets indésirables observés au cours des essais cliniques), on doit mettre les patients en garde contre les activités qui exigent de la vigilance ou des réponses rapides et précises (p. ex. l’utilisation de machines potentiellement dangereuses ou d’un véhicule) jusqu’à ce que la réponse au médicament ait été déterminée.
Endocrinologie et métabolisme
- Galactorrhée : Une galactorrhée a été signalée chez quelques patientes, dont certaines prenaient également des contraceptifs oraux, au cours des deux premiers mois de traitement par FLUNARIZINE. L’arrêt du traitement par FLUNARIZINE a résolu la galactorrhée dans la plupart des cas. Le traitement par FLUNARIZINE a entraîné une élévation une légère, mais significative des taux sériques de prolactine, tandis que les taux d’hormone de croissance (GH), d’hormone lutéinisante (LH), d’hormone folliculostimulante (FSH) et d’hormone thyréotrope (TSH) n’ont pas montré de variation significative. Deux cas d’irrégularités menstruelles ont été signalés.
- Lactose : Les capsules FLUNARIZINE contiennent du monohydrate de lactose. Les patients présentant des problèmes héréditaires d’intolérance au galactose, de déficit en lactase de Lapp ou de malabsorption du glucose-galactose ne doivent pas prendre ce produit.
Fonction hépatique/biliaire/pancréatique
FLUNARIZINE est métabolisée par le foie. Il convient donc d’être prudent lorsque FLUNARIZINE est administré à des patients dont la fonction hépatique est compromise.
Surveillance et épreuves de laboratoire
Les patients doivent être surveillés de près et à intervalles réguliers pour déceler ce qui suit :
- Symptômes extrapyramidaux
- Symptômes dépressifs
- Fatigue
Cette mesure vise à faciliter la détection précoce des symptômes et l’arrêt anticipé du traitement.
Si les effets thérapeutiques diminuent en cours de traitement, le traitement par FLUNARIZINE doit être arrêté. Pour la durée du traitement, voir 4.2 Posologie recommandée et modification posologique.
Système nerveux
- Symptômes extrapyramidaux :
FLUNARIZINE est contre-indiqué chez les patients présentant des symptômes préexistants de la maladie de Parkinson ou d’autres troubles extrapyramidaux (voir 2 CONTRE-INDICATIONS).
Des études cliniques indiquent que le traitement par FLUNARIZINE, même aux doses recommandées, peut entraîner des troubles moteurs chez des sujets qui ne présentaient pas de déficits neurologiques antérieurs. Les patients âgés semblent être particulièrement à risque. Les symptômes cliniques ressemblent à ceux de la maladie de Parkinson, mais ils ne s’améliorent pas avec les médicaments antiparkinsoniens. L’expérience acquise à ce jour porte à croire que dans la plupart des cas, les symptômes extrapyramidaux ont tendance à être réversibles après l’arrêt du traitement par FLUNARIZINE. Surveiller les patients de près et à intervalles réguliers pour déceler tout symptôme extrapyramidal.
Psychiatrie
Dépression : FLUNARIZINE est contre-indiqué chez les patients présentant une dépression (voir
2 CONTRE-INDICATIONS).
Les études cliniques indiquent que FLUNARIZINE peut, même aux doses recommandées, précipiter une dépression, principalement chez les jeunes patients. Surveiller les patients de près et à intervalles réguliers pour déceler tout symptôme dépressif.
7.1 Populations particulières
7.1.1 Femmes enceintes
À ce jour, il n’existe pas de données permettant de recommander l’utilisation de FLUNARIZINE pendant la grossesse. Ce médicament ne doit donc pas être administré aux femmes enceintes, à moins que les bienfaits escomptés ne l’emportent sur les risques possibles.
7.1.2 Allaitement
Des études menées chez des chiennes en lactation ont montré que FLUNARIZINE est excrété dans le lait. La concentration de FLUNARIZINE dans le lait est beaucoup plus importante que celle dans le plasma. Aucune donnée n’est disponible sur l’excrétion dans le lait maternel humain. Les femmes prenant FLUNARIZINE ne doivent pas allaiter.
7.1.3 Enfants
Enfants (< 18 ans) : D’après les données présentées que Santé Canada a évaluées, l’innocuité et l’efficacité de FLUNARIZINE n’ont pas été établies chez les enfants. Par conséquent, Santé Canada n’a pas autorisé une indication pour l’utilisation chez les enfants. Voir 1.1 Enfants.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : L’innocuité et l’efficacité de FLUNARIZINE dans la prophylaxie de la migraine n’ont pas été établies chez les sujets âgés. Voir 1.2 Personnes âgées, 7 MISES EN GARDE ET PRÉCAUTIONS, Symptômes extrapyramidaux; 8.2 Effets indésirables observés au cours des essais cliniques et 10.3 Pharmacocinétique, Personnes âgées.
8
EFFETS INDÉSIRABLES
8.2 Effets indésirables observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux d’effets indésirables observés peuvent ne pas refléter les taux obtenus en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables tirés d’essais cliniques s’avèrent utiles pour la détermination et l’approximation des taux de réactions indésirables aux médicaments en situation réelle.
Lors d’essais cliniques sur FLUNARIZINE chez des patients migraineux, la somnolence (également décrite comme de la sédation ou de la fatigue) ainsi que le gain de poids (et/ou une augmentation de l’appétit) sont survenus assez fréquemment, de l’ordre de 20 et 15 %, respectivement. Sur 840 patients migraineux, 23 (2,7 %) et 9 (1,1 %) ont dû interrompre le traitement par FLUNARIZINE en raison de la somnolence et du gain de poids, respectivement.
L’effet secondaire le plus grave observé chez les patients migraineux au cours des essais cliniques était la dépression. Sur 840 patients migraineux, 11 (1,3 %) ont été retirés du traitement en raison d’une dépression.
L’expérience clinique dans d’autres indications et les enquêtes épidémiologiques laissent entendre que des symptômes extrapyramidaux peuvent apparaître au cours du traitement par FLUNARIZINE. Les patients âgés sont particulièrement à risque. Voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Symptômes extrapyramidaux.
Les autres effets secondaires observés lors des essais cliniques sur la prophylaxie de la migraine comprenaient les suivants :
Troubles du système nerveux central : anxiété, étourdissements/vertiges, insomnie et changement sur le plan du sommeil.
Troubles gastro-intestinaux : vomissements, gastralgie, brûlures d’estomac, nausées.
Divers : asthénie, sécheresse de la bouche, douleurs musculaires, éruptions cutanées.
8.5 Effets indésirables observés après la commercialisation
L’expérience consécutive à la commercialisation internationale porte à croire que les patients âgés de 20 à 54 ans ayant des antécédents personnels ou familiaux de dépression sont particulièrement à risque. Voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Dépression.
9
INTERACTIONS MÉDICAMENTEUSES
9.3 Interactions médicament-comportement
La consommation d’alcool doit être évitée lors de la prise de FLUNARIZINE. Une sédation excessive peut survenir.
9.4 Interactions médicament-médicament
Le choix des médicaments énumérés dans le présent tableau repose sur des études ou rapports de cas d’interactions médicamenteuses, ou sur d’éventuelles interactions en raison de l’intensité et de la gravité attendues de l’interaction (c.-à-d. médicaments contre-indiqués).
Tableau 2 : Interactions médicament-médicament établies ou possibles
| Source de | Effet | Commentaire clinique | |||||
| Dénomination | données | ||||||
| commune | probantes | ||||||
Anticonvulsivants (phénytoïne, carbamazépine, acide valproïque et méphénytoïne) | EC | Des données issues d’essais thérapeutiques chez des patients épileptiques indiquent que si FLUNARIZINE ne modifie pas la cinétique de la phénytoïne, de la carbamazépine et de l’acide valproïque, il diminue en revanche les concentrations plasmatiques de la méphénytoïne. De plus, les taux à l’état d’équilibre de FLUNARIZINE sont réduits par l’administration concomitante de deux anticonvulsivants ou plus. Cette réduction des taux est considérée comme le résultat d’un métabolisme de premier passage accru de FLUNARIZINE en raison de l’induction des enzymes hépatiques par les anticonvulsivants. | La concentration plasmatique de FLUNARIZINE était généralement inférieure chez les patients atteints d’épilepsie qui prenaient ces médicaments antiépileptiques. La prudence est de mise et on recommande de surveiller la concentration thérapeutique de FLUNARIZINE. | ||||
| Warfarine sodique | EC | Dans d’autres études, il a été démontré que FLUNARIZINE ne modifie pas l’effet anticoagulant de la warfarine sodique. | Aucun signe d’interactions indésirables cliniquement significatives. | ||||
| Glibenclamide et insuline | EC | Dans d’autres études, il a été démontré que FLUNARIZINE ne modifie pas l’effet hypoglycémique du glibenclamide et de l’insuline. | Aucun signe d’interactions indésirables cliniquement significatives. | ||||
| Alcool, hypnotiques ou tranquillisants | T | Une sédation excessive peut survenir lorsque de l’alcool, des hypnotiques ou des tranquillisants sont pris simultanément avec FLUNARIZINE. | Il faut éviter l’alcool, les hypnotiques ou les tranquillisants lors de la prise de FLUNARIZINE. | ||||
| Antihypertenseurs | T | FLUNARIZINE est un inhibiteur calcique qui améliore le débit sanguin lorsqu’il est utilisé avec un médicament antihypertenseur; il peut entraîner un effet additif. | Il peut être nécessaire de réduire la dose du médicament antihypertenseur. | ||||
Légende : É = étude de cas; EC = essai clinique; T = théorique
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-herbe médicinale
Les interactions avec des produits à base d’herbes médicinales n’ont pas été établies.
9.7 Interactions médicament-épreuve de laboratoire
Les interactions avec des épreuves de laboratoire n’ont pas été établies.
10
PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le chlorhydrate de flunarizine est un inhibiteur calcique sélectif. Il prévient la surcharge calcique cellulaire en réduisant l’influx excessif de calcium transmembranaire. La flunarizine n’interfère pas avec l’homéostasie calcique cellulaire normale. La flunarizine possède également des propriétés antihistaminiques.
Les effets du chlorhydrate de flunarizine dans la prophylaxie de la migraine sont les plus prononcés en ce qui concerne la réduction de la fréquence des crises. La sévérité des crises de migraine s’atténue dans une moindre mesure, tandis qu’un effet faible ou nul est observé sur la durée des épisodes migraineux.
10.2 Pharmacodynamie
La flunarizine est un dérivé difluoré de la cinnarizine qui agit comme un inhibiteur calcique sélectif.
Dans les essais de fixation sur les récepteurs in vitro, la flunarizine a montré une affinité de fixation modérée pour cinq sites récepteurs dans l’ordre suivant de puissance (Ki nM) : histamine-H1 (68), dopamine-D2 (80), sérotonine-S2 (200), αl-adrénergique (250), sites calciques de la nitrendipine (380). La flunarizine était inactive sur les sites des récepteurs sérotonine-S1, muscarinique-cholinergique, α2-adrénergique et β-adrénergique.
Dans les études de fixation sur les récepteurs ex vivo, la flunarizine a occupé les sites des récepteurs histamine-H1 du mésencéphale de manière proportionnelle à la dose (dose minimale efficace : 1,25 mg/kg) et pendant une période prolongée. Les sites des récepteurs de la dopamine-D2 dans le striatum n’ont été occupés qu’à des doses plus élevées (10 mg/kg) et pendant une brève période. Les sites de fixation de la sérotonine-S2, des récepteurs αl-adrénergiques et de la 3H-nitrendipine n’ont pas été occupés de manière significative à des doses allant jusqu’à 10 mg/kg.
Effets cardiovasculaires
Les effets de la flunarizine sur la vasoconstriction induite par la phényléphrine (PhE) et la norépinéphrine (NE) ont été examinés dans le mésentère de rats isolé et perfusé. Les deux agents ont produit une vasoconstriction en fonction de la dose. Chez les rats traités par la flunarizine (3 mg/kg IV), les courbes dose-réponse ont été déplacées vers la droite, ce qui indique que la flunarizine exerce un effet anti-vasoconstricteur. Lorsque la flunarizine a été ajoutée au milieu de perfusion, les réponses vasoconstrictrices à la PhE et à la NE ont été atténuées. Aucun des deux agents n’a produit de vasoconstriction dans un environnement sans calcium.
La flunarizine administrée à raison de 5 mg/kg IV n’a pas modifié la tension artérielle, la fréquence cardiaque et le débit cardiaque chez les rats anesthésiés. Cependant, elle a diminué de façon significative le débit sanguin rénal et splénique. Les modifications du débit sanguin ont été associées à des modifications similaires de la répartition en pourcentage du débit cardiaque vers ces organes. Le débit sanguin vers les autres organes, à savoir le cœur, le foie, le cerveau, les poumons et le mésentère, est resté inchangé, ce qui indique que la flunarizine a influencé les mécanismes de régulation locaux.
La flunarizine a également été administrée à des chiens anesthésiés, à des doses allant de 0,16 à 5,0 mg/kg IV. La dose la plus faible n’a eu aucun effet. La dose de 0,63 mg/kg a significativement diminué la dP/dt et la force ventriculaire droite alors que la tension artérielle, la fréquence cardiaque et la pression ventriculaire gauche sont restées inchangées. Aux doses plus élevées, tous les paramètres ont diminué de manière proportionnelle à la dose.
Bien que la dP/dt du ventricule gauche ait diminué, l’index cardiaque et le débit sanguin des artères coronaires ont augmenté, ce qui indique que la performance de la pompe myocardique n’a pas été altérée par la flunarizine à des doses allant jusqu’à 2,5 mg/kg IV.
10.3 Pharmacocinétique
Les paramètres pharmacocinétiques de la flunarizine administrée par voie orale sont résumés dans le tableau 3.
Tableau 3 : Paramètres pharmacocinétiques de la flunarizine chez des sujets en bonne santé
| Nbre de doses | Doses (mg) | Cmax (ng/ml) | Tmax (h) | ASC (ng/ml·h) | t1/2α (h) | Clp (ml/min) | t1/2β (nbre moyen de jours) [fourchette] | |
| Études portant sur des doses uniques | 5 10 20 30 | 30,5 81,5 117,0 81,6 | 2-4 2-6 | 133a 615d 1 091d 1 169c | 2,4 2,8 3,6 5,5 | 443,7 | 4 [2-8] | |
| Étude portant sur des doses multiples | 14 14 14 57 | 5 10 15 10 | 18,1b 38,8b 68,4b 114,5 | 1 264d 1 678d | 301,2 | [4-19] 19 |
a Aire sous la courbe de 0 à 8 heures c Aire sous la courbe de 0 à 168 heures
b Concentrations plasmatiques à 2 heures d Aire sous la courbe de 0 à 24 heures
Absorption
La flunarizine est bien absorbée; les concentrations plasmatiques maximales sont atteintes 2 à 4 heures après l’administration orale chez des sujets en bonne santé. Les concentrations plasmatiques augmentent progressivement lors de l’administration chronique de 10 mg par jour, atteignant un état d’équilibre après 5 à 6 semaines d’administration du médicament. Les concentrations plasmatiques à l’état d’équilibre restent constantes pendant un traitement prolongé, bien qu’il y ait une variation interindividuelle importante; les concentrations plasmatiques varient entre 39 et 115 ng/ml.
Distribution
Comme l’indique l’important volume de distribution apparent (moyenne = 43,2 l/kg; intervalle = 26,7-79,9 l/kg) observé après l’administration orale de 30 mg chez des sujets en bonne santé, la flunarizine est largement distribuée dans les tissus. Les concentrations du médicament dans les tissus, en particulier dans le tissu adipeux et les muscles squelettiques, étaient plusieurs fois supérieures aux concentrations plasmatiques.
La flunarizine est liée à 99,1 %; 90 % sont liés aux protéines plasmatiques et 9 % sont distribués aux cellules sanguines, ce qui laisse moins de 1 % de médicament libre dans l’eau du plasma.
Métabolisme
La flunarizine est métabolisée principalement par la N-oxydation et l’hydroxylation aromatique.
Élimination
Pendant une période de 48 heures après l’administration d’une dose unique de 30 mg, on a constaté une excrétion urinaire (< 0,2 %) et fécale (< 6 %) minimale de la flunarizine et/ou de ses métabolites. Ceci indique que le médicament et ses métabolites sont excrétés très lentement sur une période prolongée.
La flunarizine a une longue demi-vie d’élimination d’environ 19 jours.
Populations particulières et états pathologiques
- Personnes âgées : Chez 50 patients âgés (âge moyen de 61 ans), souffrant de claudication intermittente, un traitement à long terme (médiane de 6 mois) par la flunarizine, à raison de 10 mg par jour, a permis d’obtenir des taux plasmatiques à l’état d’équilibre assez constants, bien qu’avec des différences interindividuelles considérables. Alors que les taux plasmatiques de flunarizine se situaient entre 50 ng/ml et 100 ng/ml chez 46 % des patients, les valeurs individuelles variaient de moins de 20 ng/ml à 580 ng/ml. La flunarizine était dépourvue d’effets cumulatifs, comme le montrent les mesures répétées.
11
ENTREPOSAGE, STABILITÉ ET MISE AU REBUT
Conserver à la température ambiante (entre 15 et 30 °C). Garder à l’abri de la lumière et de l’humidité.
FLUNARIZINE ne doit jamais être jeté dans les ordures ménagères. On recommande d’avoir recours au programme de récupération offert par les pharmacies pour la mise au rebut du médicament.
12
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Chlorhydrate de flunarizine
Nom chimique : (E)-1-[bis(4-fluorophényl)méthyl]-4-(3-phényl-2-propényl) dichlorhydrate de pipérazine
Formule moléculaire et masse moléculaire : C26H26F2N2 • 2HCI et 477,41
Formule développée : 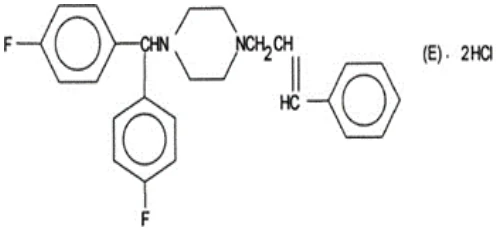
Propriétés physicochimiques : Le chlorhydrate de flunarizine est une poudre de couleur blanche à crème pâle, soluble dans le diméthyl sulfoxyde, le PEG 400, le propylèneglycol, le N,N-diméthyl formamide ou le méthanol. La flunarizine est peu soluble dans l’eau ou l’éthanol (0,1-1 %).
pKa : Le pKa1 est d’environ 10 et le pKa2 est d’environ 6.
Coefficient de partage : Log P = 1,97 (n-octanol/eau) par la méthode par agitation en flacon
Point de fusion : 251 °C
14
ESSAIS CLINIQUES
14.2 Études de biodisponibilité comparative
Une étude standard, à répartition aléatoire et avec permutation a été menée auprès de 28 hommes volontaires adultes et en bonne santé afin d’évaluer la biodisponibilité relative de doses orales uniques (5 mg) de FLUNARIZINE en capsules et de Sibelium® en capsules (5 mg). Les paramètres pharmacocinétiques moyens chez ces sujets sont résumés au tableau 4.
Tableau 4. Résumé de l’étude de biodisponibilité comparative
| Flunarizine (dose : 2 x 5 mg) – Données d’observation | |||
| Paramètre | Moyenne géométrique/moyenne arithmétique (CV %) | Rapport des moyennes géométriques (%) (IC à 90 %) | |
| FLUNARIZINE | Sibelium®† | ||
ASC0-72 h (ng•h/ml) 315,13 276,44 114,0
| Flunarizine (dose : 2 x 5 mg) – Données d’observation | |||
| Paramètre | Moyenne géométrique/moyenne arithmétique (CV %) | Rapport des moyennes géométriques (%) (IC à 90 %) | |
| FLUNARIZINE | Sibelium®† | ||
ASCI (ng•h/ml) Cmax (ng/ml) Tmax (h)* t1/2 (h)* | 364,46 (55) 361,41 426,11 (60) 27,28 29,09 (38) 3,50 (38) 25,14 (53) | 327,39 (58) 319,26 389,07 (65) 24,63 26,38 (36) 3,00 (37) 23,35 (68) | (106,7-121,9) 113,2 (106,2-120,6) 110,7 (103,0-119,0) -- -- |
* Moyennes arithmétiques (CV %).
† Sibelium® est fabriqué par Janssen Pharmaceutica et a été acheté au Canada.
15
MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16
TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité aiguë
Tableau 5. Symptomatologie comportementale, neurologique et autonome observée au cours des études de toxicité aiguë :
| Voie d’administration | Espèce | Sexe | Durée de l’observation (jours) | DL50 (mg/kg) |
i.v. i.v. Perfusion i. v. Intra-artérielle | Souris Rat Rat Rat | M F M et F M et F M et F | 14 14 14 14 14 | 31* 34* > 22* > 25* > 24* |
i.p. i.p. | Souris Rat | M F M F | 7 7 7 7 | 174 142 353 312 |
Orale Souris M 7 815
F 7 > 1 280
| Voie d’administration | Espèce | Sexe | Durée de l’observation (jours) | DL50 (mg/kg) |
Orale Orale | Rat Cobayes | M F M F | 7 7 7 7 | 312 247 640* 300 |
i.p. i.p. | Souris Rat | M F M et F | 7 7 7 | 468 501 > 600 |
Sous-cutanée Sous-cutanée | Souris Rat | M et F M et F | 7 7 | > 6 000 > 1 000 |
Orale Orale | Souris Rat | M F M F | 7 7 7 7 | 1 928 1 863 > 3 000 871 |
* indique une valeur approximative
Administration intraveineuse
Souris : exophtalmie, hypotonie, tremblements, dyspnée, convulsions, perte du réflexe de redressement, inflammation occasionnelle au site d’injection.
Rats : hypotonie, ataxie, catalepsie, perte du réflexe de redressement, ptose palpébrale, dyspnée, inflammation occasionnelle au point d’injection.
Rats (perfusion) : une certaine cyanose suivie d’une nécrose au point d’injection.
Rats (intra-artérielle) : hypotonie, hypothermie, piloérection, tremblements et perte du réflexe de redressement, parésie suivie d’une nécrose de la patte arrière canulée.
Administration par voie orale
Souris : piloérection, exophtalmie, tremblements, convulsions, respiration anormale.
Rats : piloérection, ptose, ataxie, démarche anormale, tremblements, respiration anormale, diarrhée.
Cobayes : ptose, ataxie, tremblements, convulsions.
Administration intrapéritonéale
Souris : diminution de l’activité spontanée, ataxie, tremblements, convulsions, ptose, hypothermie, respiration anormale, diarrhée.
Rats : sédation, hypotonie, ataxie, catalepsie, convulsions, ptose, hypothermie, respiration anormale et cyanose, diarrhée.
Administration sous-cutanée
Souris : activité réduite, piloérection, ptose, respiration anormale, diarrhée, perte de poils.
Rats : activité réduite, piloérection, respiration anormale, perte de poils.
Toxicité subaiguë
Essai de toxicité orale chez le rat Wistar (13 semaines) : On a administré de la flunarizine à raison de 0, 5, 20 ou 80 mg/100 g d’aliments à des groupes de 10 rats mâles et 10 rats femelles Wistar. Les doses quotidiennes réelles étaient de 4,5, 18,1 et 72,3 mg/kg. Il n’y a pas eu de mortalité dans aucun des groupes ni de modification du comportement chez les animaux traités aux doses faibles et moyennes. Les animaux traités aux doses élevées ont présenté une sédation, une fourrure rêche, un dos voûté et un mauvais état général pendant la première partie de l’étude. On a observé une réduction de la consommation de nourriture en fonction de la dose; la réduction était légère chez les mâles et importante chez les femelles. Le gain de poids corporel a été réduit de manière correspondante.
Il n’y a pas eu d’effets sur l’hématologie ou l’analyse des urines, à l’exception de la présence occasionnelle de cylindres granuleux dans les urines de certains rats ayant reçu une dose élevée. Les changements significatifs suivants ont été observés au niveau des épreuves biochimiques : diminution du potassium chez les femelles ayant été traitées aux doses moyennes et élevées et chez tous les mâles traités; diminution du chlorure chez les femelles ayant été traitées aux doses moyennes et élevées; augmentation du CO2 chez les femelles ayant été traitées aux doses moyennes et élevées; augmentation de la phosphatase alcaline chez les femelles ayant été traitées aux doses élevées; augmentation de la bilirubine chez toutes les femelles traitées; augmentation du taux de SGOT chez les femelles ayant été traitées aux doses élevées et diminution de l’haptoglobine chez toutes les femelles traitées.
Les seules différences pathologiques flagrantes étaient des élargissements de l’utérus filiforme et des follicules ovariens chez les femelles ayant été traitées aux doses moyennes et élevées. Le poids relatif du cerveau a augmenté chez les groupes recevant les doses moyennes et élevées et le poids relatif du foie a augmenté chez les animaux recevant la dose élevée. Le poids absolu des glandes surrénales a diminué de façon significative chez les femelles ayant été traitées aux doses moyennes et élevées. Le poids relatif des gonades a augmenté chez les mâles ayant été traités aux doses moyennes et élevées, tandis que le poids absolu des gonades a diminué chez les femelles ayant été traitées aux doses élevées. Les observations histologiques comprenaient des neurones vacuolisés dans le colliculus ou le thalamus et/ou le noyau réticulaire de certains rats dans tous les groupes, y compris un animal témoin.
Les foies présentaient une tuméfaction centrolobulaire et/ou une dégénérescence granulaire à vacuolaire avec une légère surcharge graisseuse chez les rats ayant été traité à la dose élevée. Chez les animaux ayant été traités à la dose moyenne, on a noté des changements similaires, mais plus faibles. Des changements dégénératifs plus ou moins marqués des tubuli recti et des boucles de Henle ont été observés dans les reins des rats ayant été traités à la dose élevée.
Essai de toxicité orale chez le chien beagle (3 mois) : La flunarizine a été administrée quotidiennement pendant 3 mois dans des capsules de gélatine à 3 chiens beagle/sexe/dose aux doses suivantes (mg/kg) : 4,2 des jours 1 à 77 et 8,5 des jours 78 à 91 (faible dose); 12,7 des jours 1 à 21 et 16,9 des jours 22 à 91 (dose moyenne) et 38,1 des jours 1 à 21, 50,8 des jours 22 à 44, 38,1 des jours 45 à 77 et 50,8 des jours 78 à 91. On a observé un myosis et des vomissements au sein des groupes recevant des doses moyennes et élevées. Les animaux ayant été traités à la dose élevée ont également présenté un gonflement des gencives, une relaxation de la membrane nictitante, une ataxie, des tremblements, une tension musculaire, une prostration, une myoclonie et un mouvement latéral de la tête. Il n’y a pas eu d’effets sur la consommation alimentaire et une perte de poids substantielle n’a été observée que chez une seule femelle ayant été traitée à une dose élevée.
Les analyses hématologiques et urinaires étaient normales. On a observé une diminution du potassium et du chlorure sériques et une augmentation du CO2 sérique chez les chiens ayant reçu la dose élevée, ainsi qu’une augmentation liée à la dose de la phosphatase alcaline chez 2 chiens ayant été traité à la dose moyenne et 4 à la dose élevée. Les études d’électrophorèse sérique ont indiqué une diminution de l’albumine, qui est devenue significative dans le groupe ayant été traité à la dose élevée.
Une tachycardie associée à une baisse de la tension artérielle est survenue dans tous les groupes et s’est accompagnée d’une déviation du segment ST et de modifications de l’onde T chez les animaux ayant été traités aux doses élevées. La pathologie macroscopique et l’histopathologie ont révélé une hyperplasie gingivale chez les chiens ayant été traités à des doses moyennes et élevées.
Toxicité chronique
Essai de toxicité orale chez le rat Wistar (6 et 12 mois) : La flunarizine a été administrée dans l’alimentation à des doses de 0, 5, 20 ou 80 mg/100 g de nourriture à des groupes de 10 rats Wistar mâles et 10 femelles pendant 6 ou 12 mois. Les doses quotidiennes réelles étaient de 3,8, 15,4 et 65,0 mg/kg de flunarizine. Plusieurs des rats sont morts ou ont dû être sacrifiés alors qu’ils étaient mourants, à savoir : 30 % des femelles recevant la dose élevée dans l’étude de 6 mois; 40 % des mâles recevant la dose élevée et 60 % des femelles recevant la dose élevée dans l’étude de 12 mois. Un mâle témoin et une femelle recevant une faible dose sont également morts dans cette dernière étude. Les animaux ayant été traités aux doses moyennes ou élevées ont présenté une sédation et une catalepsie pendant toute la période expérimentale. La sédation était moins prononcée aux doses plus faibles. Les mâles ayant été traités à des doses faibles et élevées ont réduit leur consommation de nourriture lors de l’étude de 6 mois, et la plupart des femelles lors de l’étude de 6 et 12 mois. Le gain de poids corporel a diminué chez les femelles ayant été traitées à des doses moyennes et élevées dans les deux études.
Les résultats hématologiques comprenaient : diminution des éosinophiles chez les mâles ayant été traités aux doses élevées à 6 mois; augmentation des globules blancs chez les femelles ayant été traitées aux doses élevées à 6 mois et augmentation de l’hématocrite et de l’hémoglobine chez les femelles ayant été traitées aux doses élevées à 12 mois. Les résultats biochimiques comprenaient : une augmentation de la phosphatase alcaline chez les femelles ayant été traitées aux doses élevées à 6 mois; une diminution du potassium chez tous les animaux à 12 mois, pratiquement toutes les valeurs étant inférieures à la normale; une diminution du calcium chez toutes les femelles et une diminution du phosphore chez les mâles ayant été traités aux doses élevées à 12 mois. La créatinine urinaire a diminué chez les femelles ayant été traitées aux doses moyennes et élevées à 6 et 12 mois.
La pathologie macroscopique était normale, à l’exception d’une fréquence accrue d’incisives malformées chez les femelles ayant été traitées aux doses élevées à 6 et 12 mois, et d’un adénofibrome des glandes mammaires (confirmé histologiquement) chez une rate ayant été traitée à une dose faible à 12 mois. Le poids relatif du foie a augmenté à 6 et 12 mois dans les groupes exposés à la dose élevée, les valeurs se situant en dehors des limites de la normale. Le poids relatif des reins chez les mâles et les femelles ayant été traités aux doses moyennes et élevées et le poids relatif du cerveau chez les femelles ayant été traitées aux doses moyennes et élevées ont augmenté à 6 et 12 mois. Le poids absolu et relatif des surrénales a augmenté chez les mâles ayant été traités aux doses élevées à 6 mois. Des modifications histopathologiques ont été observées principalement chez les rats ayant été traités aux doses élevées, les modifications observées aux doses inférieures étant mineures et n’apparaissant qu’occasionnellement. Les lésions suivantes ont été observées : les poumons de certains rats présentaient une prolifération des cellules septales, qui a parfois conduit à une pneumonie lipoïdique; le foie présentait un gonflement centrolobulaire et une vacuolisation (dégénérescence graisseuse), ainsi qu’une dégénérescence hyaline (uniquement à 12 mois); les rats femelles présentaient des signes de diœstrus prolongé, c’est-à-dire : un nombre réduit de corpora lutea et une augmentation du tissu glandulaire clair des ovaires, ainsi qu’une atrophie de quelques utérus. Des changements liés à un diœstrus prolongé ont également été observés chez les femelles ayant été traitées aux doses moyennes à 6 mois. La zone glomérulée et parfois la zone fasciculée des surrénales ont été épaissies et la charge lipidique a augmenté; une gingivite et une calcification déficiente de la dentine et de l’os alvéolaire ont été observées chez de nombreux rats, en particulier chez les femelles.
Essai de toxicité orale chez le chien beagle (12 mois) : La flunarizine a été administrée 6 jours/semaine pendant 52 semaines dans des capsules de gélatine à trois chiens beagle/sexe/groupe à des doses de 0, 5, 20, 40 ou 80 (réduites à 40 après 2 semaines) mg/kg/jour. Seule une chienne a survécu dans le groupe de 40-80 mg/kg. Deux mâles dans le groupe de 20 mg/kg et une femelle dans le groupe de 40 mg/kg sont morts. Chez les animaux ayant été traités aux doses moyennes et élevées, on a observé de la salivation, des vomissements, de la prostration et des tremblements occasionnels. Tous les survivants ont présenté une augmentation du poids corporel, bien que celle-ci ait été légèrement et substantiellement inférieure chez les chiens ayant été traités aux doses moyennes et élevées, respectivement, par rapport au groupe témoin. La tension artérielle a légèrement diminué chez les animaux ayant été traités aux doses moyennes et élevées et on a observé une augmentation du pouls liée à la dose chez les animaux traités.
L’hématologie était normale chez les animaux ayant été traités aux doses faibles et moyennes. On a observé une diminution suivie d’une augmentation terminale du nombre de globules blancs; les hétérophiles non segmentés, les lymphocytes et les monocytes ont augmenté et des normoblastes sont apparus dans le groupe ayant été traité à la dose élevée. Les résultats de la biochimie sanguine et de l’analyse d’urine étaient normaux.
Les chiens survivants à 12 mois n’ont présenté aucune modification de la pathologie macroscopique, à l’exception du groupe ayant été traité aux doses élevées, qui présentait une hypertrophie gingivale et une augmentation du tartre dentaire. Le retrait du médicament pendant 17 semaines n’a pas complètement inversé les changements hyperplasiques de la gencive. Les chiens qui sont morts pendant l’étude avaient un tube digestif vide avec une congestion des muqueuses gastrique et duodénale, des gencives enflées et du tartre sur les dents. Chez les animaux qui sont morts, on a observé des lésions agoniques et autolytiques.
Cancérogénicité
Essai de cancérogénicité chez la souris Swiss albinos (18 mois) : Quatre groupes de 50 souris Swiss albinos mâles et 50 femelles ont reçu de la flunarizine dans leur alimentation, à des doses de 0, 5, 20 ou 40 mg/kg/jour pendant 18 mois. Chez les animaux mâles, la mortalité était de 38 %, 50 %, 28 % et 26 % dans les groupes témoins, à dose faible, moyenne et élevée, respectivement. Chez les animaux femelles, la mortalité était de 32 %, 38 %, 62 % et 90 % dans les groupes témoins, à dose faible, moyenne et élevée, respectivement.
La mortalité dans les groupes à dose moyenne et élevée était significativement plus élevée que celle observée dans le groupe témoin.
L’examen de pathologie macroscopique a révélé une stimulation des glandes mammaires chez les femelles ayant été traitées aux doses moyenne et élevée et une augmentation des adénocarcinomes mammaires chez toutes les souris femelles traitées, l’augmentation de l’incidence étant significative à la dose de 20 mg/kg. Il n’y avait pas d’autres différences significatives entre les souris du groupe témoin et les souris traitées et on a conclu que l’effet sur le tissu des glandes mammaires était probablement dû à un faible effet antagoniste de la dopamine.
Essai de cancérogénicité chez le rat Wistar (24 mois) :
Quatre groupes de 50 rats Wistar mâles et 50 femelles ont reçu de la flunarizine dans leur alimentation, à des doses de 0, 5, 20 ou 40 mg/kg/jour pendant 24 mois. Les groupes recevant la dose élevée (40 mg/kg) ont été traités avec 80 mg/kg pendant les 2 premiers mois. Les taux de survie étaient extrêmement faibles tant dans les groupes témoins que dans les groupes traités. Plus de 90 % des rats mâles et environ 80 % des rats femelles sont morts au cours de l’étude. Bien que la flunarizine n’ait pas modifié le taux ou le type de tumeur chez les rats aux doses étudiées, la validité de l’étude est discutable au vu de la mortalité élevée.
Génotoxicité
Mutagénicité
La flunarizine n’a eu aucun effet mutagène lors du test d’Ames, du test d’échange des chromatides sœurs des lymphocytes humains, du test de récessivité létale liée au sexe (Drosophila melanogaster), du test du micronoyau chez les rats mâles ou de l’épreuve de létalité dominante chez les souris mâles et femelles.
Toxicologie de la reproduction et du développement
Essai sur la fertilité et le potentiel reproductif général chez le rat Wistar : On a réparti 320 rats Wistar en groupes de 20 mâles et de 20 femelles. La flunarizine à raison de 0, 10, 40 ou 160 mg/100 g de nourriture (approximativement 0, 10, 40 et 160 mg/kg) a été administrée à chaque niveau de dose aux mâles pendant 60 jours avant l’accouplement ou aux femelles pendant 14 jours avant l’accouplement et 21 jours de gestation. Les animaux traités ont été accouplés à des animaux non traités. Chez les femelles traitées, il n’y a pas eu de gravidité à la dose de 160 mg/kg et 14 animaux sur 20 sont morts. Deux des mâles traités à la dose de 160 mg/kg sont également morts. Tous les autres animaux ont survécu jusqu’à la fin de l’étude. Chez les rats femelles ayant reçu 40 mg/kg de flunarizine, les changements suivants ont été observés : diminution du gain de poids pendant la gestation, diminution du taux de gestation (50 %), augmentation du nombre de fœtus résorbés (51 %), diminution de la taille de la portée et diminution du poids des petits à la naissance. La faible dose de flunarizine n’a eu d’effet sur aucun des paramètres évalués. Chez les femelles non traitées, accouplées à des mâles traités, seule une légère élévation de la résorption a été observée à la dose la plus élevée.
Étude de tératologie chez le rat Wistar : Des groupes de 20 rats Wistar femelles ont reçu de la flunarizine à raison de 0, 10, 20 ou 40 mg/100 g de nourriture (environ 0, 10, 20 et 40 mg/kg) du jour 6 au jour 15 de la gestation. Deux femelles sont mortes dans le groupe recevant la dose élevée. Les taux de gestation au 22e jour après l’accouplement étaient de 95 % (0 mg/kg), 90 % (10 mg/kg), 85 % (20 mg/kg) et 56 % (40 mg/kg). La taille de la portée, les fœtus vivants et le nombre de résorptions étaient comparables dans les groupes recevant 0, 10 et 20 mg/kg. À la dose de 40 mg/kg, l’incidence de résorption a légèrement augmenté (16,4 % contre 6,0 %) et le nombre de fœtus vivants a légèrement diminué (84 % contre 94 %) par rapport au groupe témoin. Aucun signe de tératogénicité n’a été relevé.
Étude de tératologie chez le lapin de Nouvelle-Zélande : Des groupes de 20 lapines de Nouvelle-Zélande ont reçu de la flunarizine par gavage à des doses de 0, 2,5 ou 10 mg/kg du jour 6 au jour 18 de la gestation. Une femelle dans chacun des groupes traités par la flunarizine est morte. Après insémination artificielle, les taux de gestation étaient de 65 %, 90 % et 85 % dans les groupes témoin, de 2,5 mg/kg et de 10 mg/kg, respectivement. Les pourcentages de résorptions ont augmenté avec la dose, passant de 7,8 % dans le groupe témoin à 13,5 % dans le groupe à 2,5 mg/kg et à 28,6 % dans le groupe à 10 mg/kg. Le nombre de naissances vivantes a diminué en conséquence, les valeurs étant respectivement de 89,6 %, 84,8 % et 71,4 % dans le groupe témoin, le groupe à faible dose et le groupe à dose élevée. Aucun signe de tératogénicité n’a été relevé.
Toxicologie particulière :
Autres études endocriniennes
Effet de la flunarizine sur l’appareil génital femelle et la glande mammaire chez la souris : Des groupes de 20 souris femelles ont reçu de la flunarizine dans leur alimentation à des doses approximatives de 0, 5, 20 ou 40 mg/kg pendant 8 jours. Les changements suivants, liés à la dose, ont été observés chez les souris traitées par 20 ou 40 mg/kg de flunarizine : croissance des cellules acineuses des glandes mammaires légèrement accrue, stade pseudo-gestationnel du vagin, corpora lutea pseudo-gestationnels dans les ovaires et diminution du diamètre des cornes utérines. Chez les souris traitées par la dose de 5 mg/kg, tous ces paramètres étaient similaires à ceux observés chez les animaux des groupes témoins.
Effet de la flunarizine sur le cycle œstral chez la rate : La flunarizine a été administrée par gavage à de jeunes rates, avec des cycles réguliers de 4 jours, 24 heures après la détection de l’œstrus. La prolongation potentielle de la période diœstrale a été évaluée par des frottis vaginaux quotidiens. Jusqu’à 5 mg/kg, la flunarizine n’a pas modifié le cycle normal. À 10 mg/kg, la flunarizine a retardé le cycle d’un jour, tandis qu’à 20 mg/kg, elle a provoqué une pseudo-grossesse.
Toxicité juvénile :
Essai périnatal et postnatal chez le rat Wistar : Des groupes de 20 rates ont reçu de la flunarizine à raison de 0, 10, 20 ou 40 mg/100 g de nourriture (environ 10, 20 et 40 mg/kg) à partir du 16e jour de la gestation et tout au long d’une période de lactation de 3 semaines. Le gain de poids corporel et la consommation alimentaire ont diminué en fonction de la dose. La taille de la portée (8,5 contre 9,9) et le pourcentage de fœtus vivants (62,3 % contre 93,9 %) ont été plus faibles dans le groupe recevant 40 mg/kg que dans le groupe témoin. Aucun effet tératogène n’a été observé. Au sevrage, les taux de survie étaient de 94 % chez les mères du groupe témoin, de 66 % à la dose de 10 mg/kg, de 10 % à la dose de 20 mg/kg et de 1,9 % à la dose de 40 mg/kg. La baisse des taux de survie était probablement due à une diminution de la consommation alimentaire et de la production de lait, liée à la dose, chez les femelles traitées.
17 MONOGRAPHIE DE PRODUIT DE RÉFÉRENCE
- 1. Sibelium® (capsules de chlorhydrate de flunarizine à 5 mg), inhibiteur calcique sélectif. Monographie de produit, Pharmascience Inc., 1er septembre 1998.