


Monographie de produit - Gemcitabine Injection (Juno Pharmaceuticals)
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
N/A
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ..................................2
TABLE DES MATIÈRES .........................................................................................................................2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ........................................4
- 1.
INDICATIONS ...................................................................................................................................... 4
1.1. Enfants .................................................................................................................................................... 4
1.2. Personnes âgées.................................................................................................................................... 4
- 2. CONTRE-INDICATIONS ................................................................................................................................... 4
- 3. ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES .................................................. 5
- 4.
POSOLOGIE ET ADMINISTRATION ................................................................................................................ 5
4.1. Considérations posologiques .............................................................................................................. 5
4.2. Posologie recommandée et ajustement posologique ..................................................................... 6
4.4. Administration ....................................................................................................................................... 8
- 5. SURDOSAGE .................................................................................................................................................... 9
- 6. FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ............................. 9
- 7.
MISES EN GARDE ET PRÉCAUTIONS ............................................................................................................. 9
7.1. Populations particulières ................................................................................................................... 12
7.1.1. Femmes enceintes .......................................................................................................... 12
7.1.2. Femmes qui allaitent ....................................................................................................... 13
7.1.3. Enfants ............................................................................................................................ 13
7.1.4. Personnes âgées ............................................................................................................. 13
- 8.
EFFETS INDÉSIRABLES .................................................................................................................................. 13
8.2. Effets indésirables observés au cours des études cliniques .......................................................... 13
8.5. Effets indésirables observés après la commercialisation ............................................................. 26
- 9.
INTERACTIONS MÉDICAMENTEUSES ......................................................................................................... 26
9.2. Aperçu des interactions médicamenteuses .................................................................................... 26
9.4. Interactions médicament-médicament ........................................................................................... 27
9.5. Interactions médicament-aliment .................................................................................................... 27
9.6. Interactions médicament-plante médicinale .................................................................................. 27
9.7. Interactions médicament-épreuves de laboratoire ....................................................................... 27
9.8. Interactions avec la radiothérapie .................................................................................................... 27
- 10.
PHARMACOLOGIE CLINIQUE....................................................................................................................... 27
10.1. Mode d’action ..................................................................................................................................... 27
10.2. Pharmacodynamie .............................................................................................................................. 28
10.3. Pharmacocinétique ............................................................................................................................. 29
- 11. CONSERVATION, STABILITÉ ET MISE AU REBUT ....................................................................................... 31
- 12. PARTICULARITÉS DE MANIPULATION DU PRODUIT................................................................................. 31
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ................................................................................... 32
- 13. RENSEIGNEMENTS PHARMACEUTIQUES .................................................................................................. 32
- 14.
ÉTUDES CLINIQUES ....................................................................................................................................... 33
14.1. Études cliniques, par indication ........................................................................................................ 33
- 15. MICROBIOLOGIE ........................................................................................................................................... 44
- 16. TOXICOLOGIE NON CLINIQUE ..................................................................................................................... 44
- 17. MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE .......................................................................................... 49
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ..................................................................................... 50
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1. INDICATIONS
PrGemcitabine injectable (chlorhydrate de gemcitabine) est indiqué :
pour le traitement des patients atteints d’un adénocarcinome du pancréas au stade local avancé
(stade II ou III non résécable) ou métastatique (stade IV) en vue d’obtenir une réponse clinique (un critère composite de l’amélioration clinique);
- seul ou en association avec le cisplatine pour le traitement des patients atteints d’un cancer du poumon non à petites cellules (CPNPC) au stade local avancé ou métastatique;
- en association avec le cisplatine pour le traitement des patients atteints d’un carcinome transitionnel de la vessie de stade IV (stade local avancé ou métastatique);
- en association avec le paclitaxel pour le traitement des patients atteints d’un cancer du sein non résécable, métastatique ou localement récurrent, qui présentent une bonne capacité fonctionnelle et qui ont rechuté après une chimiothérapie adjuvante contenant une anthracycline.
Gemcitabine injectable doit être employé uniquement sous la supervision d’un professionnel de la santé qualifié, expérimenté dans l’administration de chimiothérapies et la prise en charge des patients cancéreux. Une prise en charge appropriée du traitement et des complications n’est possible que si des installations diagnostiques et thérapeutiques adéquates sont facilement accessibles.
1.1. Enfants
Enfants (< 17 ans) : L’innocuité et l’efficacité du médicament chez l’enfant n’ont pas été établies. Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
1.2. Personnes âgées
Personnes âgées (> 65 ans) : Les patients de plus de 65 ans ont bien toléré la gemcitabine. Même si l’âge influe sur la clairance (voir 10 PHARMACOLOGIE CLINIQUE), il n’existe aucune donnée permettant d’avancer que d’autres réglages posologiques (c.-à-d. autres que ceux qui sont déjà recommandés dans la section 4 POSOLOGIE ET ADMINISTRATION) sont nécessaires chez les patients de plus de 65 ans.
2. CONTRE-INDICATIONS
- Gemcitabine injectable est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à un ingrédient de sa présentation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
3.
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
- Gemcitabine injectable est un médicament cytotoxique et ne doit être employé que par des médecins expérimentés dans l’administration de chimiothérapies. Les patients doivent être informés des risques du traitement par le chlorhydrate de gemcitabine.
- Il a été démontré que la prolongation de la perfusion au-delà de 60 minutes et que l’administration du médicament plus d’une fois par semaine augmentaient la toxicité (voir 4 POSOLOGIE ET ADMINISTRATION et 14 ÉTUDES CLINIQUES).
- Il faut faire preuve d’une extrême prudence lorsqu’on administre Gemcitabine injectable aux patients dont la réserve médullaire peut avoir été altérée par une radiothérapie ou une chimiothérapie antérieures, ou dont la fonction médullaire est en voie de rétablissement à la suite d’une chimiothérapie.
- Gemcitabine injectable peut causer une myélosuppression prenant la forme d’une leucopénie, d’une thrombocytopénie ou d’une anémie. Il y a lieu d’effectuer une numération des granulocytes et des plaquettes avant chaque dose. Il faut diminuer la posologie, omettre la dose ou interrompre le traitement dès les premiers signes d’une myélosuppression anormale (voir 4 POSOLOGIE ET ADMINISTRATION).
- Il faut effectuer régulièrement un examen physique et des bilans rénal et hépatique pour pouvoir détecter une toxicité non hématologique. On peut réduire la dose ou suspendre le traitement en fonction du degré de toxicité.
- L’administration de Gemcitabine injectable à des patients présentant des métastases hépatiques ou des antécédents d’hépatite, d’alcoolisme ou de cirrhose hépatique risque d’entraîner une exacerbation de l’insuffisance hépatique sous-jacente (voir 4 POSOLOGIE ET ADMINISTRATION).
- Un essoufflement aigu, ayant un lien temporel avec l’administration de Gemcitabine injectable, pourrait survenir (voir 8 EFFETS INDÉSIRABLES et 4 POSOLOGIE ET ADMINISTRATION).
- Cette préparation est réservée à l’administration intraveineuse.
4. POSOLOGIE ET ADMINISTRATION
4.1. Considérations posologiques
- Cette préparation est réservée à l’administration intraveineuse
- Gemcitabine injectable doit être administré par des professionnels de la santé ayant de l’expérience dans l’administration d’une chimiothérapie.
- Il y a lieu d’effectuer une numération des granulocytes et des plaquettes avant chaque dose.
- Il faut effectuer régulièrement un examen physique et des bilans rénal et hépatique pour pouvoir détecter une toxicité non hématologique.
- On augmentera ou diminuera la dose en fonction du degré de toxicité éprouvé par le patient.
4.2. Posologie recommandée et ajustement posologique
Posologie – Cancer du pancréas
Gemcitabine injectable doit être administré par perfusion intraveineuse de 30 minutes à raison de 1000 mg/m2 une fois par semaine pendant une période pouvant aller jusqu’à 7 semaines (ou jusqu’à ce que des effets indésirables exigent de réduire la dose ou de suspendre le traitement), suivies d’un repos thérapeutique d’une semaine. Les cycles ultérieurs doivent comprendre l’administration d’une perfusion une fois par semaine pendant 3 semaines consécutives d’un cycle de 4 semaines.
Pour des directives sur l’ajustement de la dose, voir ci-après la section Ajustement posologique dans les cas de cancer du pancréas, de CPNPC et de carcinome transitionnel de la vessie.
Posologie – CPNPC
En monothérapie, Gemcitabine injectable doit être administré par perfusion intraveineuse de 30 minutes à raison de 1000 mg/m2 une fois par semaine pendant 3 semaines consécutives, suivies d’un repos thérapeutique d’une semaine. Ce cycle de 4 semaines est ensuite répété.
Le chlorhydrate de gemcitabine a été administré en association avec le cisplatine selon un cycle de 3 ou de 4 semaines. Lors du cycle de 4 semaines, Gemcitabine injectable doit être administré en perfusion intraveineuse de 30 minutes à une dose de 1000 mg/m2 les jours 1, 8 et 15 de chaque cycle de 28 jours. Le cisplatine doit être administré par voie intraveineuse à une dose de 100 mg/m2 le jour 1 après la perfusion de Gemcitabine injectable. Lors du cycle de 3 semaines, Gemcitabine injectable doit être administré par perfusion intraveineuse de 30 minutes à une dose de 1250 mg/m2 les jours 1 et 8 de chaque cycle de 21 jours. Le cisplatine doit être administré par voie intraveineuse à une dose de 100 mg/m2 après la perfusion de Gemcitabine injectable le jour 1. Voir les renseignements thérapeutiques du cisplatine pour les directives concernant l’administration et l’hydratation.
Pour des directives sur l’ajustement de la dose, voir ci-après la section Ajustement posologique dans les cas de cancer du pancréas, de CPNPC et de carcinome transitionnel de la vessie.
Posologie – Carcinome transitionnel de la vessie
Gemcitabine injectable doit être administré par perfusion intraveineuse de 30 minutes à une dose de 1000 mg/m2 les jours 1, 8 et 15 de chaque cycle de 28 jours. Le cisplatine doit être administré par voie intraveineuse à une dose de 70 mg/m2 le jour 1 de chaque cycle de 28 jours. Ce cycle de 4 semaines est ensuite répété. Voir les renseignements thérapeutiques du cisplatine pour les directives concernant l’administration et l’hydratation. Un essai clinique a permis de constater une myélosuppression accrue lorsque le cisplatine était administré à des doses de 100 mg/m2.
Pour des directives sur l’ajustement de la dose, voir ci-après la section Ajustement posologique dans les cas de cancer du pancréas, de CPNPC et de carcinome transitionnel de la vessie.
Posologie – Cancer du sein
Chlorhydrate de gemcitabine a été administré en association avec le paclitaxel. Il est recommandé d’administrer le paclitaxel (175 mg/m2) le jour 1 par perfusion intraveineuse d’une durée approximative de 3 heures, suivi de Gemcitabine injectable (1250 mg/m2) par perfusion intraveineuse de 30 minutes les jours 1 et 8 de chaque cycle de 21 jours. Il faut que le nombre absolu de granulocytes soit ≥ 1500 × 106/L et que le nombre de plaquettes soit ≥ 100 000 × 106/L avant chaque cycle. Voir les renseignements thérapeutiques du paclitaxel pour les directives d’administration.
Pour des directives sur l’ajustement de la dose, voir ci-après la section Ajustement posologique dans les cas de cancer du sein.
Ajustement posologique dans les cas de cancer du pancréas, de CPNPC et de carcinome transitionnel de la vessie
Il faut effectuer une numération des plaquettes et des granulocytes avant chaque dose de Gemcitabine injectable et, au besoin, réduire la dose à administrer ou suspendre le traitement en présence d’une toxicité hématologique, conformément aux directives du tableau 1.
Tableau 1 : Ajustement de la dose en fonction des numérations des plaquettes et des granulocytes
| Nombre absolu de granulocytes (× 106/L) | Nombre de plaquettes (× 106/L) | % de la dose entière | |
| > 1000 | et | > 100 000 | 100 |
| 500 - 1000 | ou | 50 000 - 100 000 | 75 |
| < 500 | ou | < 50 000 | Suspendre le traitement |
Il faut effectuer régulièrement un examen physique et des bilans rénal et hépatique pour pouvoir détecter une toxicité non hématologique. On peut réduire la dose ou suspendre le traitement en fonction du degré de toxicité.
Le cas échéant, la dose doit être réduite ou le traitement doit être suspendu jusqu’à ce que, de l’avis du médecin, la toxicité ait rétrocédé.
Ajustement posologique dans les cas de cancer du sein
Avant chaque dose, il faut demander un hémogramme, y compris une formule leucocytaire.
Les réglages de la dose de Gemcitabine injectable en présence d’hématotoxicité sont fondés sur les nombres de granulocytes et de plaquettes obtenus le jour 8 du traitement. En cas de myélosuppression, la dose de Gemcitabine injectable doit être modifiée conformément aux directives du tableau 2.
Tableau 2 : Lignes directrices relatives à la réduction de la dose du jour 8 chez les patients recevant l’association Gemcitabine injectable-paclitaxel
| Nombre absolu de granulocytes (× 106/L) | Nombre de plaquettes (× 106/L) | % de la dose entière | |
| ≥ 1200 | et | > 75 000 | 100 |
| 1000-1199 | ou | 50 000-75 000 | 75 |
| 700-999 | et | ≥ 50 000 | 50 |
| < 700 | ou | < 50 000 | Suspendre le traitement |
Il faut effectuer régulièrement un examen physique et des bilans rénal et hépatique pour pouvoir détecter une toxicité non hématologique. On peut réduire la dose ou suspendre le traitement en fonction du degré de toxicité.
Le cas échéant, la dose doit être réduite ou le traitement doit être suspendu jusqu’à ce que, de l’avis du médecin, la toxicité ait rétrocédé.
En cas de toxicité sévère (grade 3 ou 4) non hématologique, le médecin traitant doit décider de suspendre le traitement ou de réduire la dose de 50 %.
Arrêt du traitement
Une dyspnée aiguë peut survenir au cours de l’administration de Gemcitabine injectable. Les bronchodilatateurs, les corticostéroïdes et/ou l’oxygène procurent un soulagement symptomatique. Quelques rapports d’effets toxiques sur le parenchyme pulmonaire ont évoqué une pneumonite d’origine médicamenteuse associée à l’emploi du chlorhydrate de gemcitabine (voir 8 EFFETS INDÉSIRABLES). Le mécanisme responsable de cette toxicité n’est pas connu. Si on soupçonne une pneumonite d’origine médicamenteuse, on doit interrompre le traitement et ne pas l’administrer de nouveau au patient.
Enfants
Santé Canada n’a pas autorisé d’indication chez les enfants.
4.4. Administration
La solution de Gemcitabine injectable (38 mg/mL) prête à l’emploi est offerte en flacons de 5,3 mL, de 26,3 mL ou de 52,6 mL renfermant respectivement 200 mg, 1 g ou 2 g de chlorhydrate de gemcitabine. La quantité appropriée de médicament ainsi préparée peut être administrée telle quelle ou mélangée avec une solution injectable de chlorure de sodium à 0,9 % injectable ou de dextrose à 5 % jusqu’à une concentration aussi faible que 0,1 mg/mL.
Le chlorhydrate de gemcitabine est bien toléré pendant la perfusion, qui a occasionné seulement quelques cas de réaction au point d’injection. Aucun cas de nécrose au point d’injection n’a été signalé. En outre, le chlorhydrate de gemcitabine ne semble pas agir comme agent vésicant en cas d’extravasation. Le chlorhydrate de gemcitabine peut être administré aux patients en consultation externe.
Comme avec d’autres composés toxiques, il faut faire preuve de prudence en manipulant et en préparant les solutions de Gemcitabine injectable. L’emploi de gants est recommandé. Si la solution de chlorhydrate de gemcitabine entre en contact avec la peau ou les muqueuses, laver à fond la peau ou les muqueuses immédiatement avec du savon et de l’eau ou rincer les muqueuses abondamment avec de l’eau.
Si la nature de la solution et du contenant le permet, il faut inspecter les solutions parentérales avant de les administrer, afin de s’assurer qu’elles ne renferment pas de particules et n’ont pas changé de couleur.
Pour de plus amples renseignements, voir 11 CONSERVATION, STABILITÉ ET MISE AU REBUT.
5. SURDOSAGE
Il n’y a aucun antidote connu du surdosage par Gemcitabine injectable. La myélosuppression et la paresthésie sont les principaux signes de toxicité qui ont été observés lorsque des doses uniques allant jusqu’à 5700 mg/m2 ont été administrées par perfusion intraveineuse de 30 minutes toutes les 2 semaines à plusieurs patients au cours d’un essai de phase I. En cas de surdosage soupçonné, il faut surveiller l’état du patient à l’aide de numérations globulaires appropriées et, au besoin, administrer un traitement de soutien.
Pour obtenir l'information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844
POISON-X (1-844-764-7669)
- 6. FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Gemcitabine injectable est disponsible en flacons de verre transparent USP Type I en 200 mg / 5,3 mL, de 1 g / 26,3 mL et de 2 g / 52,6 mL. Gemcitabine injectable est une solution aqueuse stérile prête à l’emploi, pour administration intraveineuse.
Le pH varie entre 2,0 et 3,0. Ce médicament ne contient aucun agent de conservation antimicrobien. Le pH est ajusté au moyen d’acide chlorhydrique et d’hydroxyde de sodium.
Le flacon de verre est fermé par un bouchon en caoutchouc bromobutyle et une capsule rouge en aluminium. Le flacon est emballé dans une pochette protectrice pour éviter qu'il ne se brise. Le bouchon n'est pas fait de latex de caoutchouc naturel.
Tableau 3 : Formes pharmaceutiques, teneurs, composition et conditionnement
| Forme | ||
| Voie d’administration | pharmaceutique/teneur/ | Ingrédients non médicinaux |
| composition | ||
| Intraveineuse | Solution prête à l’emploi, 38 mg/mL | Acide chlorhydrique, hydroxyde de sodium, eau pour injection |
7. MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Le médecin qui envisage une chimiothérapie au moyen de Gemcitabine injectable doit toujours évaluer la nécessité et l’utilité du médicament par rapport aux risques d’effets indésirables. En cas d’effets indésirables sévères, il y a lieu de diminuer la dose du médicament, d’omettre la dose ou d’interrompre le traitement et d’appliquer les mesures correctrices appropriées selon le jugement clinique du médecin (voir 4 POSOLOGIE ET ADMINISTRATION).
La plupart des effets indésirables liés au traitement par le chlorhydrate de gemcitabine sont réversibles (voir 8 EFFETS INDÉSIRABLES).
Fièvre et symptômes pseudogrippaux
Gemcitabine injectable peut causer de la fièvre, accompagnée ou non de symptômes pseudogrippaux, en l’absence d’infection clinique (voir 8 EFFETS INDÉSIRABLES). L’administration d’acétaminophène peut apporter un soulagement symptomatique.
Effet radiosensibilisant
Au cours d’un essai unique dans lequel on a administré le chlorhydrate de gemcitabine à raison de 1000 mg/m2 une fois par semaine pendant une période allant jusqu’à 6 semaines consécutives à des patients atteints d’un CPNPC qui subissaient simultanément une radiothérapie thoracique, on a observé une toxicité importante sous forme de mucosite sévère, notamment une œsophagite et une pneumonite, pouvant mettre la vie du patient en danger, en particulier chez les patients recevant une radiothérapie à forte dose (médiane du volume d’irradiation : 4795 cm3) (pour plus d’information, voir 9 INTERACTIONS MÉDICAMENTEUSES). Le schéma optimal permettant d’administrer en toute sécurité le chlorhydrate de gemcitabine avec une radiothérapie n’a pas encore été déterminé.
Cancérogenèse et mutagenèse
L’information disponible repose sur les études précliniques (voir 16 TOXICOLOGIE NON CLINIQUE).
Appareil cardiovasculaire
Une insuffisance cardiaque a été signalée dans de très rares cas (< 0,01 %). Des arythmies, principalement de nature supraventriculaire, ont été signalées, ce qui révèle la possibilité d’effets cardiovasculaires (voir 8 EFFETS INDÉSIRABLES : Effets indésirables observés au cours des études cliniques et Effets indésirables observés après la commercialisation).
Appareil circulatoire
De très rares cas (< 0,01 %) de signes cliniques d’angéite périphérique, de gangrène et de syndrome de fuite capillaire (SFC) ont été signalés en association avec le traitement par le chlorhydrate de gemcitabine.
Des cas de SFC ayant des conséquences, dont l’issue a parfois été fatale, ont été signalés chez des patients recevant le chlorhydrate de gemcitabine en monothérapie ou en traitement d’association avec d’autres agents chimiothérapeutiques. Ce phénomène s’est parfois manifesté de nouveau lors d’une injection subséquente de gemcitabine. Le traitement par Gemcitabine injectable doit être interrompu de façon permanente, et des mesures de soutien doivent être prises si un SFC survient en cours de traitement (voir 8 EFFETS INDÉSIRABLES : Effets indésirables observés après la commercialisation : Appareil circulatoire).
Des cas de syndrome hémolytique et urémique, de microangiopathie thrombotique, de SFC, de syndrome de détresse respiratoire de l’adulte et de syndrome d’encéphalopathie postérieure réversible, dont les conséquences peuvent être sévères, ont été signalés chez des patients recevant la gemcitabine en monothérapie ou en traitement d’association avec d’autres agents chimiothérapeutiques. Ces effets peuvent être attribuables aux lésions vasculaires endothéliales possiblement causées par la gemcitabine. Le traitement par la gemcitabine doit être interrompu, et des mesures de soutien doivent être prises si l’un ou l’autre de ces syndromes survient en cours de traitement (voir Système nerveux, Fonction rénale, Appareil respiratoire et 8 EFFETS INDÉSIRABLES).
Système sanguin et lymphatique
Gemcitabine injectable peut causer une myélosuppression prenant la forme d’une leucopénie, d’une thrombocytopénie ou d’une anémie. Il y a lieu d’effectuer une numération globulaire avant chaque dose (voir les directives de modification posologique sous 4 POSOLOGIE ET ADMINISTRATION).
Il se peut que ces complications hématologiques continuent de s’aggraver, même après l’arrêt de l’administration de la gemcitabine. Il faut surveiller l’état du patient à l’aide de numérations globulaires appropriées et, au besoin, administrer un traitement de soutien.
Fonctions hépatique, biliaire et pancréatique
De très rares cas d’hépatotoxicité grave, y compris d’insuffisance hépatique et de décès, ont été signalés chez des patients recevant le chlorhydrate de gemcitabine seul ou en association avec d’autres médicaments susceptibles d’être hépatotoxiques. Un lien de cause à effet entre le chlorhydrate de gemcitabine et une hépatotoxicité sévère, y compris l’insuffisance hépatique et le décès, n’a pas été établi (voir 7 MISES EN GARDE ET PRÉCAUTIONS : Populations particulières, 8 EFFETS INDÉSIRABLES : Effets indésirables observés au cours des études cliniques et Effets indésirables observés après la commercialisation).
Système nerveux
Dans de très rares cas (< 0,01 %), un syndrome d’encéphalopathie postérieure réversible (SEPR), dont les conséquences peuvent être sévères, a été signalé chez des patients recevant la gemcitabine en monothérapie ou en traitement d’association avec d’autres agents chimiothérapeutiques, y compris des agents à base de platine. On a fait état d’une hypertension aiguë et de convulsions chez la plupart des patients. Les signes et les symptômes du SEPR sont apparus de quelques jours à 6 mois après le début du traitement par la gemcitabine. D’ordinaire, le SEPR était réversible chez ces patients. Le SEPR peut se manifester par des maux de tête, de l’hypertension, des convulsions, une léthargie, de la confusion, une cécité et d’autres perturbations visuelles et neurologiques. L’imagerie par résonance magnétique est la méthode diagnostique optimale. Le traitement par la gemcitabine doit être arrêté de façon définitive, et des mesures de soutien, y compris l’instauration d’un traitement visant à maîtriser la tension artérielle et d’un traitement anticonvulsivant, doivent être prises si un SEPR survient en cours de traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS : Appareil cardiovasculaire et 8 EFFETS INDÉSIRABLES : Effets indésirables observés après la commercialisation).
Fonction rénale
Des cas de syndrome hémolytique et urémique (SHU) confirmés sur le plan histologique ont été signalés rarement (à une fréquence de 0,25 % lors des essais cliniques) chez des patients traités par le chlorhydrate de gemcitabine. Des cas d’insuffisance rénale menant au décès ou nécessitant une dialyse malgré l’arrêt du traitement ont été rarement signalés. La majorité des cas d’insuffisance rénale menant au décès étaient dus au SHU (voir 7 MISES EN GARDE ET PRÉCAUTIONS : Populations particulières, 8 EFFETS INDÉSIRABLES : Effets indésirables observés au cours des études cliniques et Effets indésirables observés après la commercialisation).
Le traitement par Gemcitabine injectable doit être interrompu dès les premiers signes d’anémie hémolytique micro-angiopathique, comme une chute rapide du taux d’hémoglobine accompagnée d’une thrombocytopénie, et d’une élévation de la bilirubinémie, de la créatininémie, de l’azote uréique du sang ou de la lacticodéshydrogénase (LDH). L’insuffisance rénale pourrait ne pas être réversible même après l’arrêt du traitement, et la dialyse pourrait s’imposer.
Santé reproductive : risque pour les femmes et les hommes
Fertilité
Selon les données recueillies chez l’animal, la gemcitabine peut nuire à la fertilité masculine
(voir 16 TOXICOLOGIE NON CLINIQUE).
Risque tératogène
Selon les données recueillies chez l’animal et en raison de son mode d’action, la gemcitabine peut être nocive pour le fœtus lorsqu’elle est administrée à la femme enceinte. La gemcitabine s’est révélée tératogène et embryotoxique chez la rate et la lapine. Il faut aviser les femmes aptes à procréer d’utiliser une méthode de contraception efficace pendant le traitement et les 6 mois suivant l’administration de la dernière dose. Il faut aviser les hommes qu’ils doivent utiliser une méthode contraceptive efficace lors du traitement et pendant au moins 3 mois après la dernière dose administrée.
Appareil respiratoire
Au cours des études cliniques, un essoufflement aigu associé à l’administration de chlorhydrate de gemcitabine s’est parfois produit : il était de grade 3 chez 2,5 % des patients et de grade 4 chez < 1,5 % des patients (voir 8 EFFETS INDÉSIRABLES : Appareil respiratoire). Les bronchodilatateurs, les corticostéroïdes et/ou l’oxygène procurent un soulagement symptomatique.
Des effets pulmonaires parfois sévères (tels qu’un œdème pulmonaire, une pneumonite interstitielle ou un syndrome de détresse respiratoire de l’adulte [SDRA]) ont été signalés en association avec le traitement par le chlorhydrate de gemcitabine; certains de ces effets pourraient être attribués au syndrome de fuite capillaire (voir Appareil circulatoire). Si de tels effets apparaissent, il faut cesser le traitement par Gemcitabine injectable et ne pas le reprendre (voir 7 MISES EN GARDE ET PRÉCAUTIONS : Appareil cardiovasculaire et 4 POSOLOGIE ET ADMINISTRATION).
Appareil cutané
L’administration de chlorhydrate de gemcitabine a été associée à des éruptions cutanées (voir 8 EFFETS INDÉSIRABLES). Des corticostéroïdes topiques peuvent procurer un soulagement symptomatique. Des réactions indésirables cutanées sévères (SCAR) – dont le syndrome de Stevens-Johnson, la nécrolyse épidermique toxique, la toxidermie avec éosinophilie et symptômes généraux et la pustulose exanthématique aiguë généralisée –, qui peuvent menacer la vie ou causer la mort, ont été rapportées chez des patients recevant de la gemcitabine. Les patients doivent être informés des signes et des symptômes des réactions cutanées et faire l’objet d’une surveillance attentive. Si des signes et des symptômes évocateurs de ces réactions apparaissent, il faut cesser immédiatement le traitement par la gemcitabine.
7.1. Populations particulières
7.1.1. Femmes enceintes
L’administration de Gemcitabine injectable aux femmes enceintes doit être évitée en raison des risques possibles pour le fœtus. Des études expérimentales chez l’animal ont mis en évidence une toxicité pour la reproduction, comme des anomalies congénitales ou d’autres effets sur le développement de l’embryon ou du fœtus, l’évolution de la gestation ou le développement périnatal et postnatal.
7.1.2. Femmes qui allaitent
L’administration de Gemcitabine injectable aux femmes qui allaitent doit être évitée en raison des risques pour le nourrisson.
7.1.3. Enfants
Enfants (< 17 ans) : L’innocuité et l’efficacité du médicament chez l’enfant n’ont pas été établies. Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
7.1.4. Personnes âgées
Personnes âgées (> 65 ans) : Les patients de plus de 65 ans ont bien toléré le chlorhydrate de gemcitabine. Même si l’âge influe sur la clairance (voir 10.3 Pharmacocinétique), il n’existe aucune preuve que d’autres réglages posologiques (c.-à-d. autres que ceux qui sont recommandés dans la section 4 POSOLOGIE ET ADMINISTRATION) sont nécessaires chez les patients de plus de 65 ans.
8. EFFETS INDÉSIRABLES
8.2. Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Le chlorhydrate de gemcitabine a été employé en monothérapie ou en association avec d’autres médicaments cytotoxiques.
Monothérapie : Les données fournies au tableau 4 sont tirées de 22 essais cliniques (N = 979) où le chlorhydrate de gemcitabine a été administré en monothérapie une fois par semaine en perfusion de 30 minutes pour le traitement d’une grande variété de tumeurs malignes; les doses initiales variaient de 800 à 1250 mg/m2. Seuls 10,4 % (102) des 979 patients ont dû interrompre le traitement en raison d’un effet indésirable, quelle qu’en soit la cause. La fréquence des effets indésirables autres que les anomalies des résultats des épreuves de laboratoire de grade 3 ou 4 selon la classification de l’Organisation mondiale de la Santé (OMS) a été inférieure à 1 % pour tous les paramètres, sauf pour les nausées et les vomissements, la toxicité pulmonaire, les infections et la douleur.
Toutes les anomalies des résultats des épreuves de laboratoire, quelle qu’en soit la cause, qui ont été observées chez une population de 979 patients et classées selon les critères de l’OMS sont énumérées au tableau 4. Les effets indésirables autres que les anomalies des résultats des épreuves de laboratoire, qui ont été évalués aussi selon les critères de l’OMS, étaient disponibles pour 565 patients. Ils figurent au tableau 4 (pour les paramètres observés chez ≥ 5 % des patients) ou sont présentés ci-après. L’œdème, l’extravasation et les symptômes pseudogrippaux ont été signalés, quelle qu’en soit la cause, comme des signes et symptômes apparus durant le traitement1 (N = 979).
Le tableau 4 présente également les données relatives au sous-groupe de patients (N = 360) atteints d’un cancer du poumon non à petites cellules (CPNPC) qui ont été traités au cours de 4 études cliniques (2 études visant à évaluer les anomalies des résultats des épreuves de laboratoire selon les critères de l’OMS et 2 études visant à évaluer les effets indésirables autres que les anomalies des résultats des épreuves de laboratoire selon les critères de l’OMS). Il présente aussi les données relatives au sous- groupe de patients (N = 159) atteints d’un cancer du pancréas qui ont été traités au cours de 5 études cliniques (anomalies des résultats des épreuves de laboratoire et effets indésirables autres que les anomalies des résultats des épreuves de laboratoire selon les critères de l’OMS). La fréquence des effets indésirables de tous les grades était en général semblable chez l’ensemble des cas inscrits dans la base de données sur l’innocuité et chez les sous-groupes de patients atteints d’un CPNPC ou d’un cancer du pancréas.
Tableau 4 : Effets indésirables, classés selon les critères de toxicité de l’OMS, survenus à une fréquence ≥ 5 % chez des patients traités par le chlorhydrate de gemcitabine
| Fréquences des grades (en %) arrondies au nombre entier le plus près | ||||||||||
| Tous les patients | Patients ayant un CPNPC | Patients ayant un cancer du pancréas | Abandons (%) | |||||||
| Tous les grades | Grade 3 | Grade 4 | Tous les grades | Grade 3 | Grade 4 | Tous les grades | Grade 3 | Grade 4 | Tous les patients | |
ANOMALIES DES RÉSULTATS DES ÉPREUVES DE LABORATOIRE | (N = 979) | (N = 360) | (N = 244) | (N = 979) | ||||||
| Hématologiques | ||||||||||
| Anémie | 68 | 7 | 1 | 65 | 5 | < 1 | 73 | 8 | 3 | < 1 |
| Neutropénie | 63 | 19 | 6 | 61 | 20 | 5 | 61 | 17 | 7 | |
| Leucopénie | 62 | 9 | < 1 | 55 | 7 | < 1 | 63 | 8 | 1 | < 1 |
| Thrombocytopénie | 24 | 4 | 1 | 16 | 1 | 1 | 36 | 7 | < 1 | < 1 |
| Hépatiques | ||||||||||
| ALAT | 68 | 8 | 2 | 70 | 9 | 3 | 72 | 10 | 1 | < 1 |
| ASAT | 67 | 7 | 2 | 67 | 5 | 1 | 78 | 12 | 5 | |
| Phosphatase alcaline | 55 | 7 | 2 | 48 | 2 | 0 | 77 | 16 | 4 | |
| Bilirubine | 13 | 2 | < 1 | 8 | < 1 | < 1 | 26 | 6 | 3 | |
| Rénales | ||||||||||
| Protéinurie | 36 | < 1 | 0 | 52 | < 1 | 0 | 15 | < 1 | 0 | |
| Hématurie | 31 | < 1 | 0 | 43 | 2 | 0 | 14 | 0 | 0 | |
| Azote uréique du sang | 16 | 0 | 0 | 16 | 0 | 0 | 15 | 0 | 0 | < 1 |
1 Une manifestation était considérée comme étant apparue durant le traitement si elle survenait pour la première fois ou si elle s’aggravait par rapport aux valeurs initiales pendant le traitement. Il importe de souligner que même si ces manifestations étaient signalées pendant le traitement, elles n’étaient pas nécessairement causées par le traitement.
| Fréquences des grades (en %) arrondies au nombre entier le plus près | ||||||||||
| Tous les patients | Patients ayant un CPNPC | Patients ayant un cancer du pancréas | Abandons (%) | |||||||
| Tous les grades | Grade 3 | Grade 4 | Tous les grades | Grade 3 | Grade 4 | Tous les grades | Grade 3 | Grade 4 | Tous les patients | |
| Créatinine | 7 | < 1 | 0 | 6 | < 1 | 0 | 6 | 0 | 0 | |
EFFETS INDÉSIRABLES AUTRES QUE LES ANOMALIES DES RÉSULTATS DES ÉPREUVES DE LABORATOIRE | (N = 565) | (N = 243) | (N = 159) | (N = 979) | ||||||
| Troubles gastro-intestinaux | ||||||||||
| Nausées et vomissements | 64 | 17 | 1 | 69 | 19 | < 1 | 62 | 12 | 2 | < 1 |
| Diarrhée | 12 | < 1 | 0 | 6 | < 1 | 0 | 24 | 2 | 0 | 0 |
| Constipation | 8 | < 1 | 0 | 7 | < 1 | 0 | 13 | 2 | 0 | 0 |
| Stomatite | 8 | < 1 | 0 | 7 | < 1 | 0 | 10 | 0 | 0 | < 1 |
| Troubles généraux et réactions au point d’injection | ||||||||||
| Fièvre | 37 | < 1 | 0 | 46 | < 1 | 0 | 28 | < 1 | 0 | < 1 |
| Douleur | 16 | 1 | 0 | 16 | 1 | 0 | 12 | 2 | 0 | < 1 |
| Infections | ||||||||||
| Infections | 9 | 1 | < 1 | 10 | 0 | 0 | 8 | 1 | 0 | < 1 |
| Troubles du système nerveux | ||||||||||
| État de conscience/ somnolence | 9 | < 1 | 0 | 6 | 0 | 0 | 10 | 3 | 0 | < 1 |
| Troubles respiratoires | ||||||||||
| Dyspnée | 8 | 1 | < 1 | 8 | 2 | 0 | 6 | 0 | 0 | < 1 |
| Troubles cutanés et sous-cutanés | ||||||||||
| Éruption cutanée | 25 | < 1 | 0 | 30 | 0 | 0 | 22 | 0 | 0 | < 1 |
| Alopécie | 14 | < 1 | 0 | 14 | < 1 | 0 | 14 | 0 | 0 | 0 |
Grades fondés sur les critères de l’OMS
Alopécie
La perte de cheveux (alopécie), habituellement minime, a été signalée, quel que soit le grade selon l’OMS, chez 13,7 % des patients seulement. Aucune alopécie de grade 4 (non réversible) n’a été signalée, et seulement 0,4 % des patients se sont plaints d’une toxicité de grade 3 (alopécie complète, mais réversible)).
Toxicité cardiaque
Moins de 2 % des patients ont abandonné le traitement par le chlorhydrate de gemcitabine en raison de manifestations cardiovasculaires comme un infarctus du myocarde, une arythmie, une douleur thoracique, une insuffisance cardiaque, un œdème pulmonaire et de l’hypertension. Beaucoup de ces patients avaient des antécédents de maladie cardiovasculaire.
Toxicité cutanée
On a observé une éruption cutanée chez 24,8 % des patients; elle était habituellement légère, ne constituait pas un facteur limitant la dose et répondait à un traitement local (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Elle a généralement pris la forme d’une éruption prurigineuse maculopapuleuse maculaire ou finement granuleuse, de gravité légère ou modérée, intéressant le tronc et les extrémités.
Œdème
L’apparition d’un œdème, quelle qu’en soit la cause, est signalée comme une manifestation apparue durant le traitement. On a signalé de l’œdème (13 %), de l’œdème périphérique (20 %) et de l’œdème facial (< 1 %). Dans l’ensemble, l’œdème était habituellement léger ou modéré et réversible. Moins de 1 % des patients (N = 979) ont abandonné le traitement en raison d’un œdème.
Extravasation
Le chlorhydrate de gemcitabine est bien toléré pendant la perfusion, et seuls quelques cas (4 %) de réaction au point d’injection ont été signalés. Le chlorhydrate de gemcitabine ne semble pas être vésicant (voir 4 POSOLOGIE ET ADMINISTRATION). Aucun cas de nécrose au point d’injection n’a été signalé.
Fièvre et infections
De la fièvre, quelle qu’en soit la gravité, a été signalée chez 37,3 % des patients. La fièvre, habituellement légère et maîtrisable sur le plan clinique, s’accompagnait souvent d’autres symptômes pseudogrippaux. Moins de 1 % des patients ont abandonné le traitement en raison de la fièvre. La fréquence de la fièvre contraste avec celle des infections (8,7 %) et indique que le chlorhydrate de gemcitabine peut causer de la fièvre en l’absence d’infection clinique (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Symptômes pseudogrippaux
Un « syndrome grippal », toutes causes confondues, a été signalé (signes et symptômes apparus durant le traitement) chez 18,9 % des patients (N = 979). La céphalée, l’anorexie, la fièvre, les frissons, la myalgie et l’asthénie étaient les symptômes individuels les plus fréquents. La toux, la rhinite, le malaise, la transpiration et l’insomnie étaient aussi des symptômes fréquemment signalés. Moins de 1 % des patients ont interrompu le traitement en raison de symptômes pseudogrippaux.
Appareil gastro-intestinal
Des nausées et des vomissements légers ou modérés (toxicité de grades 1 et 2 selon l’OMS) ont été signalés chez 64 % des patients. Une toxicité de grade 3 selon l’OMS, définie comme des vomissements nécessitant un traitement, a été signalée chez 17,1 % des patients. Tous les patients qui recevaient des antiémétiques en prophylaxie étaient automatiquement classés parmi ceux qui subissaient une toxicité de grade ≥ 3 selon l’OMS, même s’ils ne présentaient que de légères nausées. La diarrhée et la stomatite, habituellement légères, sont survenues chez moins de 13 % des patients. La constipation, légère dans la majorité des cas (grade 1 selon l’OMS), a été signalée chez 7,8 % des patients.
Hématopoïèse
La myélosuppression est le principal effet toxique limitant la dose du chlorhydrate de gemcitabine; elle était habituellement de courte durée, réversible et non cumulative dans le temps. Moins de 1 % des patients ont abandonné le traitement en raison d’une anémie, d’une leucopénie ou d’une thrombocytopénie. Des transfusions de globules rouges ont été requises chez 19 % des patients, et des transfusions de plaquettes, chez moins de 1 % des patients. La fréquence d’infections graves (toxicité de grade 3 selon l’OMS) n’était que de 1,1 %, et on a observé un seul cas d’infection répondant aux critères de toxicité de grade 4.
Fonction hépatique
L’administration de chlorhydrate de gemcitabine s’est accompagnée de hausses transitoires des transaminases sériques (surtout de grades 1 et 2 selon l’OMS) chez environ les deux tiers des patients, mais il n’y avait aucune preuve d’une augmentation de la toxicité hépatique avec la prolongation de la durée du traitement ou l’augmentation de la dose cumulative totale de chlorhydrate de gemcitabine.
Neurotoxicité
Une neurotoxicité périphérique2 de grade 1 ou 2 selon l’OMS a été signalée chez 3,3 % des patients. Aucun patient n’a signalé de toxicité de grade 3 ou 4 selon l’OMS.
Les effets toxiques sur l’état de conscience étaient habituellement légers ou modérés (grade 1 ou 2 selon l’OMS); de la somnolence a été signalée chez 4,6 % des patients.
Appareil respiratoire et allergies
Gemcitabine injectable ne doit pas être administré aux patients ayant une hypersensibilité connue à ce médicament. Un cas de réaction anaphylactoïde a été signalé.
L’administration du chlorhydrate de gemcitabine a été associée en de rares occasions à de l’essoufflement (dyspnée; voir 7 MISES EN GARDE ET PRÉCAUTIONS). Une dyspnée répondant aux critères de toxicité de l’OMS (tableau 4) a été signalée chez 8 % des patients, et une dyspnée sévère (grades 3 et 4 selon l’OMS), chez 1,4 % des patients.
Une dyspnée, toutes causes confondues, a été signalée (signes et symptômes apparus durant le traitement) chez 23 % des patients, et une dyspnée grave, chez 3 % des patients. Il y a lieu de souligner que, dans ces deux analyses, la dyspnée peut avoir été causée par une maladie sous-jacente comme un cancer du poumon (40 % de la population à l’étude) ou des manifestations pulmonaires d’autres affections malignes. La dyspnée était accompagnée, à l’occasion, de bronchospasme (< 1 % des patients).
Fonction rénale
Une protéinurie et une hématurie légères ont été fréquemment signalées. Des observations cliniques évoquant un syndrome hémolytique et urémique ont été signalées chez 6 des 2429 patients (0,25 %) traités par le chlorhydrate de gemcitabine pendant les essais cliniques (voir 7 MISES EN GARDE ET PRÉCAUTIONS). L’insuffisance rénale associée au syndrome hémolytique et urémique pourrait ne pas être réversible, même après l’arrêt du traitement, et la dialyse pourrait s’imposer.
Association avec le cisplatine pour le traitement du cancer du poumon non à petites cellules : Cette section porte sur les effets indésirables dont la fréquence ou la gravité ont été augmentées lors de l’ajout du cisplatine au chlorhydrate de gemcitabine. L’association de chlorhydrate de gemcitabine et de cisplatine a été comparée au cisplatine seul au cours d’un essai avec répartition aléatoire, et les données sur l’innocuité ont été recueillies selon les critères de toxicité courants (CTC, de l’anglais Common Toxicity Criteria) formulés par le National Cancer Institute (NCI). Dans un deuxième essai avec répartition
2 Selon les critères de l’OMS, la neurotoxicité périphérique de grade 1 est définie comme une paresthésie et/ou une diminution des réflexes tendineux, tandis que la toxicité de grade 2 est définie comme une paresthésie sévère et/ou une légère faiblesse.
aléatoire, le chlorhydrate de gemcitabine en association avec le cisplatine a été comparé à l’association cisplatine-étoposide, et les effets indésirables y ont été évalués en fonction des critères de l’OMS. Tous les effets indésirables évalués d’après les CTC du NCI et les critères de l’OMS et observés chez ≥ 10 % des patients sont énumérés dans le tableau 5. Les grades de toxicité pour les anomalies des résultats des épreuves de laboratoire sont signalés peu importe la cause.
Tableau 5 : Effets indésirables, classés selon les CTC du NCI et les critères de l’OMS, survenus à une fréquence ≥ 10 % chez des patients ayant un CPNPC traités par le chlorhydrate de gemcitabine et le cisplatine
| Fréquences des grades (en %) arrondies au nombre entier le plus près | |||||||
| CTC DU NCI | Chlorhydrate de gemcitabine- cisplatine (n = 260)a vs cisplatine (n = 262) (fréquence en %) | CRITÈRES DE L’OMS | Chlorhydrate de gemcitabine-cisplatine (n = 69)b vs cisplatine-étoposide (n = 66) (fréquence en %) | ||||
| Tous les grades | Grade 3 | Grade 4 | Tous les grades | Grade 3 | Grade 4 | ||
| ANOMALIES DES RÉSULTATS DES ÉPREUVES DE LABORATOIREc | |||||||
| Hématologiques | |||||||
| Anémie | 89 | 22 | 3 | Anémie | 88 | 22 | 0 |
| Thrombocytopénie | 85 | 25 | 25 | Thrombocytopénie | 81 | 39 | 16 |
| Leucopénie | 82 | 35 | 11 | Leucopénie | 86 | 26 | 3 |
| Neutropénie | 79 | 22 | 35 | Neutropénie | 88 | 36 | 28 |
| Lymphocytes | 75 | 25 | 18 | ||||
| Hépatiques | |||||||
| Transaminases | 22 | 2 | 1 | ||||
| Phosphatase alcaline | 19 | 1 | 0 | Phosphatase alcaline | 16 | 0 | 0 |
| Rénales | |||||||
| Créatinine | 38 | 4 | < 1 | ||||
| Protéinurie | 23 | 0 | 0 | Protéinurie | 12 | 0 | 0 |
| Hématurie | 15 | 0 | 0 | Hématurie | 22 | 0 | 0 |
| Autres constantes biologiques | |||||||
| Hypomagnésémie | 30 | 4 | 3 | ||||
| Hyperglycémie | 30 | 4 | 0 | ||||
| Hypocalcémie | 18 | 2 | 0 | ||||
| EFFETS INDÉSIRABLES AUTRES QUE LES ANOMALIES DES RÉSULTATS DES ÉPREUVES DE LABORATOIREd | |||||||
| Troubles hématologiques | |||||||
| Hémorragie | 14 | 1 | 0 | ||||
| Troubles gastro-intestinaux | |||||||
| Nausées | 93 | 25 | 2 | Nausées et vomissements | 96 | 35 | 4 |
| Vomissements | 78 | 11 | 12 | ||||
| Constipation | 28 | 3 | 0 | Constipation | 17 | 0 | 0 |
| Diarrhée | 24 | 2 | 2 | Diarrhée | 14 | 1 | 1 |
| Stomatite | 14 | 1 | 0 | Stomatite | 20 | 4 | 0 |
| Troubles généraux et réactions au point d’injection | |||||||
| Fièvre | 16 | 0 | 0 | ||||
| Réaction locale | 15 | 0 | 0 | ||||
| Infections | |||||||
| Infections | 18 | 3 | 2 | Infections | 28 | 3 | 1 |
| Fréquences des grades (en %) arrondies au nombre entier le plus près | |||||||
| CTC DU NCI | Chlorhydrate de gemcitabine- cisplatine (n = 260)a vs cisplatine (n = 262) (fréquence en %) | CRITÈRES DE L’OMS | Chlorhydrate de gemcitabine-cisplatine (n = 69)b vs cisplatine-étoposide (n = 66) (fréquence en %) | ||||
| Tous les grades | Grade 3 | Grade 4 | Tous les grades | Grade 3 | Grade 4 | ||
| Troubles du système nerveux | |||||||
| Neurotoxicité motrice | 35 | 12 | 0 | Paresthésies | 38 | 0 | 0 |
| Neurotoxicité auditive | 25 | 6 | 0 | ||||
| Neurotoxicité sensorielle | 23 | 1 | 0 | ||||
| Neurotoxicité corticale | 16 | 3 | 1 | ||||
| Neurotoxicité thymique | 16 | 1 | 0 | ||||
| Neurotoxicité céphalique | 14 | 0 | 0 | ||||
| Troubles respiratoires | |||||||
| Dyspnée | 12 | 4 | 3 | ||||
| Troubles cutanés et sous-cutanés | |||||||
| Alopécie | 53 | 1 | 0 | Alopécie | 77 | 13 | 0 |
| Éruption cutanée | 11 | 0 | 0 | Éruption cutanée | 10 | 0 | 0 |
| Troubles vasculaires | |||||||
| Hypotension | 12 | 1 | 0 | ||||
a. Patients traités par le chlorhydrate de gemcitabine et le cisplatine ayant présenté des anomalies des résultats des épreuves de laboratoire ou des effets indésirables autres que des anomalies des résultats des épreuves de laboratoire, N = 217-253; chlorhydrate de gemcitabine à 1000 mg/m2 aux jours 1, 8 et 15, et cisplatine à 100 mg/m2 au jour 1 de chaque cycle de 28 jours.
b. Patients traités par le chlorhydrate de gemcitabine et le cisplatine ayant présenté des anomalies des résultats des épreuves de laboratoire ou des effets indésirables autres que des anomalies des résultats des épreuves de laboratoire, N = 67-69; chlorhydrate de gemcitabine à 1250 mg/m2 aux jours 1 et 8, et cisplatine à 100 mg/m2 au jour 1 de chaque cycle de 21 jours.
c. Peu importe la cause.
d. Les effets indésirables autres que les anomalies des résultats des épreuves de laboratoire ne sont classés que si un lien possible avec le médicament a été établi.
Alopécie
Comparativement au chlorhydrate de gemcitabine en monothérapie, le traitement par l’association chlorhydrate de gemcitabine-cisplatine a entraîné une augmentation de la fréquence d’alopécie, qui a été de 14 % avec la monothérapie comparativement à 53 % et à 77 % avec l’association des deux médicaments. La perte de cheveux était habituellement minime (grade 1 ou 2 selon les CTC et les critères de l’OMS). Néanmoins, 0,8 % des patients qui ont reçu l’association chlorhydrate de gemcitabine-cisplatine selon un cycle de 4 semaines ont présenté une alopécie de grade 3 selon les CTC, et 13 % des patients qui suivaient un cycle de 3 semaines ont présenté une alopécie de grade 3 selon les critères de l’OMS. Aucun cas d’alopécie irréversible (c.-à-d. de grade 4) n’a été signalé.
Fièvre et infections
La majorité des patients qui ont reçu l’association chlorhydrate de gemcitabine-cisplatine n’ont pas présenté de fièvre, et seul un patient (cycle de 4 semaines) a éprouvé une fièvre de grade 3 d’après les CTC. Lors de l’administration de l’association chlorhydrate de gemcitabine-cisplatine selon le cycle de 4 semaines, on a observé des infections de grades 3 et 4 d’après les CTC chez 2,8 % et 1,6 % des patients, respectivement. Lors du traitement selon le cycle de 3 semaines, on a observé des infections de grades 3 et 4 selon l’OMS chez 2,9 % et 1,4 % des patients, respectivement.
Appareil gastro-intestinal
La fréquence de nausées et de vomissements était plus élevée (environ 90 %) dans le groupe chlorhydrate de gemcitabine-cisplatine que dans celui recevant le chlorhydrate de gemcitabine en monothérapie (50 à 70 %). Lors du traitement par l’association chlorhydrate de gemcitabine-cisplatine, 23 % des patients suivant un cycle de 4 semaines ont éprouvé des nausées et des vomissements de grade 3 ou 4 selon les CTC et 39,1 % des patients suivant un cycle de 3 semaines ont éprouvé des nausées et des vomissements de grade 3 ou 4 selon les critères de l’OMS, malgré l’emploi d’antiémétiques. Même si les nausées et les vomissements étaient fréquents, ils limitaient rarement la dose et justifiaient peu souvent l’abandon de l’étude. La diarrhée, la stomatite et la constipation étaient habituellement légères et ont été observées chez 14 à 28 % des patients qui recevaient l’association chlorhydrate de gemcitabine-cisplatine.
Hématopoïèse
Comme on pouvait s’y attendre, la myélosuppression a été plus fréquente lors du traitement par l’association chlorhydrate de gemcitabine-cisplatine (environ 90 %) par comparaison au chlorhydrate de gemcitabine en monothérapie (environ 60 %), et il a fallu régler plus souvent la dose du chlorhydrate de gemcitabine en raison d’une toxicité hématologique. Bien que la myélosuppression ait été courante, seulement 3,1 % et 4,3 % des patients traités par l’association chlorhydrate de gemcitabine-cisplatine dans les deux essais avec répartition aléatoire ont abandonné l’étude de façon précoce à cause d’une aplasie médullaire. Des transfusions de plaquettes ont été requises chez 3 % et 21 % des patients qui recevaient l’association chlorhydrate de gemcitabine-cisplatine selon un cycle de 3 ou de 4 semaines, respectivement, et des transfusions de globules rouges se sont imposées chez environ 30 à 40 % des patients. Moins de 8 % des patients du groupe chlorhydrate de gemcitabine- cisplatine ont été hospitalisés en raison d’une neutropénie fébrile. Le sepsis et les accidents hémorragiques sévères ont été rares.
Neurotoxicité
Une neurotoxicité auditive de grade 3 d’après les CTC (perte auditive altérant la fonction auditive, mais pouvant être corrigée par l’utilisation d’une prothèse) a touché 5,6 % et 2,9 % des patients recevant l’association chlorhydrate de gemcitabine-cisplatine selon un cycle de 4 et de 3 semaines, respectivement. Une neurotoxicité motrice de grade 3 d’après les CTC a été observée chez 11,5 % des patients recevant l’association chlorhydrate de gemcitabine-cisplatine selon le cycle de 4 semaines, tandis que 38 % des patients traités selon le cycle de 3 semaines ont éprouvé une neurotoxicité périphérique (grade 1 ou 2 seulement selon l’OMS).
Fonction rénale
Lors de l’administration de l’association chlorhydrate de gemcitabine-cisplatine selon un cycle de 4 semaines, on a observé une toxicité sur les taux de créatinine de grade 3 d’après les CTC chez 4,4 % des patients et de grade 4 chez un patient. Lors du traitement selon un cycle de 3 semaines, aucune toxicité de grade 2, 3 ou 4 d’après l’OMS n’a été observée sur les taux d’azote uréique sanguin ou de créatinine.
Association avec le cisplatine pour le traitement du cancer de la vessie (carcinome transitionnel de l’urothélium) : Les données suivantes portent sur les effets indésirables observés avec le chlorhydrate de gemcitabine en association avec le cisplatine dans le traitement du cancer de la vessie. Dans un essai clinique déterminant avec répartition aléatoire, l’association chlorhydrate de gemcitabine- cisplatine a été comparée au protocole MVAC (méthotrexate, vinblastine, doxorubicine et cisplatine).
Des données sur l’innocuité ont été recueillies selon les critères de toxicité de l’OMS, sauf pour la neurotoxicité auditive, qui a été classée selon les CTC du NCI. Tous les effets indésirables classés selon les critères de l’OMS ou les CTC qui sont survenus chez ≥ 10 % des patients sont présentés au tableau 6.
Alopécie
L’alopécie de grade 3 ou 4 est survenue nettement moins souvent chez les patients recevant l’association chlorhydrate de gemcitabine-cisplatine (10,5 %) que chez ceux suivant le protocole MVAC (55,2 %).
Appareil cardiovasculaire
Les manifestations cardiovasculaires de grades 3 et 4 telles que l’infarctus du myocarde, l’arythmie, la douleur thoracique, l’insuffisance cardiaque, l’œdème pulmonaire et l’hypertension ont été rares; des manifestations de grade 3 sont survenues chez 4,1 % des patients du groupe chlorhydrate de gemcitabine-cisplatine. Aucune manifestation de grade 4 n’a été observée. Dans le groupe MVAC, 2,2 % et 0,5 % des patients ont présenté des manifestations de grade 3 et de grade 4, respectivement.
Appareil digestif
La fréquence de la diarrhée était plus élevée chez les patients recevant le protocole MVAC que chez ceux traités par l’association chlorhydrate de gemcitabine-cisplatine. Dans le groupe MVAC, 8 % des patients ont eu une diarrhée de grade 3 ou 4 par rapport à 3 % des patients dans le groupe chlorhydrate de gemcitabine-cisplatine. Les nausées et les vomissements sont survenus à des fréquences similaires chez les patients traités par l’association chlorhydrate de gemcitabine-cisplatine (22 %) et chez ceux recevant le protocole MVAC (21 %).
Hématopoïèse
Dans cet essai clinique déterminant, la toxicité hématologique était l’anomalie des résultats des épreuves de laboratoire la plus fréquente dans les deux groupes de traitement. Les neutropénies de grades 3 et 4 sont survenues moins souvent chez les patients traités par l’association chlorhydrate de gemcitabine-cisplatine que chez ceux recevant le protocole MVAC (71 % vs 82 %). L’anémie de grade 3 ou 4 était plus courante dans le groupe chlorhydrate de gemcitabine-cisplatine que dans le groupe MVAC (27 % vs 18 %). Il en était de même pour la thrombocytopénie de grade 3 ou 4 (57 % vs 21 %). Chez les patients présentant une thrombocytopénie de grade 3 ou 4, on n’a pas observé de saignements de grade 4 et les saignements de grade 3 étaient peu fréquents (< 2 %). Dans le groupe chlorhydrate de gemcitabine-cisplatine comme dans le groupe MVAC, 13 patients ont reçu une transfusion de sang entier ou de globules rouges pour 100 cycles de chimiothérapie. De plus, 4 patients du groupe chlorhydrate de gemcitabine-cisplatine ont reçu une transfusion de plaquettes pour 100 cycles de chimiothérapie comparativement à 2 patients du groupe MVAC.
Neurotoxicité
Une neurotoxicité auditive de grade 3 selon les CTC a été observée chez 3 des 191 patients (2 %) ayant reçu l’association chlorhydrate de gemcitabine-cisplatine qui ont été évalués. Aucun cas de neurotoxicité auditive de grade 4 n’a été observé. Parmi les 173 patients du groupe MVAC évalués, 3 cas de neurotoxicité auditive de grade 3 et 1 cas de grade 4 (CTC) ont été signalés.
Appareil respiratoire
Une dyspnée de grade 3 et de grade 4 est survenue chez 2,5 % et 0,5 % des patients du groupe chlorhydrate de gemcitabine-cisplatine, respectivement, par rapport à 2,6 % (grade 3) et 3,1 % (grade 4) des patients du groupe MVAC.
Fonction rénale
Aucun cas de toxicité rénale de grade 3 ou 4 n’a été observé chez les patients recevant l’association chlorhydrate de gemcitabine-cisplatine, alors qu’une toxicité rénale de grade 3 est survenue chez 0,5 % de ceux traités par le protocole MVAC. La toxicité rénale a été mesurée en déterminant les taux sériques de créatinine.
Tableau 6 : Effets indésirables sélectionnés, classés selon les critères de toxicité de l’OMS, observés lors d’un essai comparant l’association chlorhydrate de gemcitabine-cisplatine au protocole MVAC dans le traitement du carcinome transitionnel de la vessie
| Fréquence des grades de l’OMS (en %) | ||||||
| Chlorhydrate de gemcitabine-cisplatinea | MVACb | |||||
| Tous les grades | Grade 3 | Grade 4 | Tous les grades | Grade 3 | Grade 4 | |
| ANOMALIES DES RÉSULTATS DES ÉPREUVES DE LABORATOIREC | ||||||
| Hématologiques | ||||||
| Anémie | 94 | 24 | 4 | 86 | 16 | 2 |
| Leucopénie | 92 | 44 | 7 | 93 | 46 | 18 |
| Neutropénie | 91 | 41 | 30 | 89 | 17 | 65 |
| Thrombocytopénie | 86 | 29 | 29 | 46 | 8 | 13 |
| Transfusions de plaquettesd | 18 | 8 | ||||
| Hépatiques | ||||||
| ASAT | 30 | 1 | 0 | 28 | 2 | 0 |
| ALAT | 29 | 1 | 0 | 28 | 2 | 0 |
| Phosphatase alcaline | 17 | 2 | 1 | 19 | 1 | 0 |
| Rénales | ||||||
| Azote uréique du sang | 36 | 1 | 0 | 37 | 0 | 0 |
| Créatinine | 24 | 0 | 0 | 23 | 1 | 0 |
| Hématurie | 18 | 5 | 0 | 21 | 2 | 0 |
| Protéinurie | 9 | 0 | 0 | 14 | 1 | 0 |
| EFFETS INDÉSIRABLES AUTRES QUE LES ANOMALIES DES RÉSULTATS DES ÉPREUVES DE LABORATOIREe | ||||||
| Troubles hématologiques | ||||||
| Hémorragie | 23 | 2 | 0 | 15 | 2 | 0 |
| Troubles gastro-intestinaux | ||||||
| Nausées et vomissements | 78 | 22 | 0 | 86 | 19 | 2 |
| Constipation | 38 | 2 | 0 | 39 | 3 | 1 |
| Diarrhée | 24 | 3 | 0 | 34 | 8 | 1 |
| Stomatite | 20 | 1 | 0 | 66 | 18 | 4 |
| Fréquence des grades de l’OMS (en %) | ||||||
| Chlorhydrate de gemcitabine-cisplatinea | MVACb | |||||
| Tous les grades | Grade 3 | Grade 4 | Tous les grades | Grade 3 | Grade 4 | |
| Troubles généraux et réactions au point d’injection | ||||||
| Fièvre | 21 | 0 | 0 | 30 | 3 | 0 |
| Infections | ||||||
| Infections | 24 | 2 | 1 | 47 | 10 | 5 |
| Troubles du système nerveux | ||||||
| Paresthésies | 26 | 1 | 0 | 25 | 1 | 0 |
| Neurotoxicité auditivef | 19 | 2 | 0 | 14 | 2 | 1 |
| Somnolence | 17 | 1 | 0 | 30 | 3 | 1 |
| Troubles respiratoires | ||||||
| Dyspnée | 28 | 3 | 1 | 21 | 3 | 3 |
| Troubles cutanés | ||||||
| Alopécie | 61 | 11 | 0 | 89 | 54 | 1 |
| Éruption cutanée | 23 | 0 | 0 | 16 | 0 | 1 |
Grades basés sur les critères de l’OMS
a. N = 191-200 : tous les patients traités par l’association chlorhydrate de gemcitabine-cisplatine ayant présenté des anomalies des résultats des épreuves de laboratoire ou des effets indésirables autres que des anomalies des résultats des épreuves de laboratoire; chlorhydrate de gemcitabine à 1000 mg/m2 aux jours 1, 8 et 15, et cisplatine à 70 mg/m2 au jour 2 de chaque cycle de 28 jours.
b. N = 186-194 : tous les patients traités selon le protocole MVAC ayant présenté des anomalies des résultats des épreuves de laboratoire ou des effets indésirables autres que des anomalies des résultats des épreuves de laboratoire; méthotrexate à 30 mg/m2 aux jours 1, 15 et 22, vinblastine à 3 mg/m2 aux jours 2, 15 et 22, doxorubicine à 30 mg/m2 au jour 2 et cisplatine à 70 mg/m2 au jour 2 de chaque cycle de 28 jours. c. Peu importe la cause.
d. Pourcentage de patients ayant eu besoin de transfusions.
e. Les effets indésirables autres que les anomalies des résultats des épreuves de laboratoire ne sont classés que si un lien possible avec le médicament a été établi.
f. Grades fondés sur les CTC du NCI.
Association avec le paclitaxel pour le traitement du cancer du sein : Les données suivantes portent sur les effets indésirables qui ont été observés avec le chlorhydrate de gemcitabine en association avec le paclitaxel chez des sujets atteints d’un cancer du sein métastatique ou localement récurrent, non résécable, qui avaient subi une rechute après une chimiothérapie à base d’anthracycline.
L’association chlorhydrate de gemcitabine-paclitaxel a été comparée au paclitaxel en monothérapie dans l’étude JHQG, une étude multicentrique de phase III menée sans insu avec répartition aléatoire.
Dans le groupe chlorhydrate de gemcitabine-paclitaxel, 7 % des sujets ont cessé le traitement à cause d’un effet indésirable comparativement à 5 % des sujets sous paclitaxel en monothérapie. Dans le groupe chlorhydrate de gemcitabine-paclitaxel, 7 % des doses de chlorhydrate de gemcitabine ont été omises et 8 % ont été réduites, tandis que 0,9 % des doses de paclitaxel ont été omises et 5 % ont été réduites. Dans le groupe paclitaxel seul, 0,1 % des doses de paclitaxel ont été omises et 2 % ont été réduites. Au cours de l’étude ou moins de 30 jours après l’arrêt du traitement à l’étude, il y a eu 12 décès chez les sujets traités par l’association chlorhydrate de gemcitabine-paclitaxel et 8 chez ceux traités par le paclitaxel seulement. Dans chaque groupe, un décès était possiblement dû au médicament; tous les autres décès ont été attribués à l’évolution de la maladie, sauf un décès, qui a été causé par un accident de la route.
Les taux d’hospitalisation étaient similaires dans le groupe chlorhydrate de gemcitabine-paclitaxel et dans le groupe paclitaxel seul (8,8 % et 7,3 %, respectivement), et n’étaient pas statistiquement significatifs. La médiane du nombre de cycles administrés était de 6 pour l’association chlorhydrate de gemcitabine-paclitaxel et de 5 pour le paclitaxel seul.
Le tableau 7 résume les effets indésirables de grade 3 ou 4 qui ont été signalés dans l’étude clinique déterminante JHQG.
Tableau 7 : Pourcentage de sujets présentant un effet indésirable de grade 3 ou 4 au cours de l’étude clinique sur l’association chlorhydrate de gemcitabine-paclitaxel dans le traitement du cancer du sein métastatique
| Fréquences des grades (en %) selon les CTC, arrondies au nombre entier le plus | ||||||
Chlorhydrate de gemcitabine-paclitaxel (N = 262) | Paclitaxel seul (N = 259) | |||||
| Tous les grades | Grade 3 | Grade 4 | Tous les grades | Grade 3 | Grade 4 | |
| ANOMALIES DES RÉSULTATS DES ÉPREUVES DE LABORATOIREb | ||||||
| Hématologiques | ||||||
| Neutropénie | 69 | 31 | 17 | 31 | 4 | 7 |
| Anémie | 69 | 6 | 1 | 51 | 3 | < 1 |
| Thrombocytopénie | 26 | 5 | < 1 | 7 | < 1 | < 1 |
| Leucopénie | 21 | 10 | 1 | 12 | 2 | 0 |
| Hépatiques | ||||||
| ALAT | 18 | 5 | < 1 | 6 | < 1 | 0 |
| ASAT | 16 | 2 | 0 | 5 | < 1 | 0 |
| Métaboliques | ||||||
| Hyperglycémie | 6 | 3 | 0 | 5 | 3 | 0 |
| EFFETS INDÉSIRABLES AUTRES QUE LES ANOMALIES DES RÉSULTATS DES ÉPREUVES DE LABORATOIREc | ||||||
| Troubles cardiaques | ||||||
| Arythmie | < 1 | < 1 | 0 | 0 | 0 | 0 |
| Troubles gastro-intestinaux | ||||||
| Nausées | 50 | 1 | 0 | 31 | 2 | 0 |
| Vomissements | 29 | 2 | 0 | 15 | 2 | 0 |
| Diarrhée | 20 | 3 | 0 | 13 | 2 | 0 |
| Stomatite/pharyngite | 13 | 1 | < 1 | 8 | < 1 | 0 |
| Troubles généraux | ||||||
| Fatigue | 40 | 6 | < 1 | 28 | 1 | < 1 |
| Neutropénie fébrile (liée au médicament) | 6 | 5 | < 1 | 2 | 1 | 0 |
| Troubles du système immunitaire | ||||||
| Réaction allergique/ hypersensibilité | 5 | 0 | 0 | 3 | < 1 | 0 |
| Fréquences des grades (en %) selon les CTC, arrondies au nombre entier le plus | ||||||
Chlorhydrate de gemcitabine-paclitaxel (N = 262) | Paclitaxel seul (N = 259) | |||||
| Tous les grades | Grade 3 | Grade 4 | Tous les grades | Grade 3 | Grade 4 | |
| Troubles de l’appareil locomoteur et du tissu conjonctif | ||||||
| Myalgie | 33 | 4 | 0 | 33 | 3 | < 1 |
| Arthralgie | 24 | 3 | 0 | 22 | 2 | < 1 |
| Troubles du système nerveux périphérique | ||||||
| Neuropathie sensorielle | 64 | 5 | < 1 | 58 | 3 | 0 |
| Neuropathie motrice | 15 | 2 | < 1 | 10 | < 1 | 0 |
| Troubles respiratoires | ||||||
| Dyspnée | 9 | 2 | < 1 | 3 | 0 | 0 |
| Hypoxie | < 1 | 0 | 0 | < 1 | < 1 | 0 |
| Troubles cutanés | ||||||
| Alopécie | 90 | 14 | 4 | 92 | 19 | 3 |
a. Les grades de toxicité ont été déterminés en fonction de la version 2.0 de l’échelle des CTC (étude JHQG). b. Peu importe la cause.
c. Les effets indésirables autres que les anomalies des résultats des épreuves de laboratoire ne sont classés que si un lien possible avec le médicament a été établi.
Abréviations : N : nombre de sujets; ALAT : alanine aminotransférase; ASAT : aspartate aminotransférase
Hématopoïèse
Dans l’étude JHQG, plus d’effets indésirables hématologiques de grade 3 ou 4 ont été signalés avec l’association chlorhydrate de gemcitabine-paclitaxel qu’avec le paclitaxel seul. On a signalé une fréquence plus élevée de transfusions de globules rouges et/ou de sang entier (10 % vs 4 %), d’administration d’érythropoïétine (8 % vs 3,5 %) et d’administration de facteur stimulant le développement des granulocytes (7,6 % vs 1,2 %) dans le groupe chlorhydrate de gemcitabine- paclitaxel que dans le groupe paclitaxel seul. On a noté une fréquence plus élevée de neutropénie fébrile chez les sujets recevant l’association chlorhydrate de gemcitabine-paclitaxel que chez ceux sous paclitaxel seul (5 % vs 1 %; p < 0,05); toutefois, la fréquence des infections de grade 3 ou 4 (< 1 %) et celle des hémorragies (0 %) n’étaient pas plus élevées. Parmi les sujets traités par l’association chlorhydrate de gemcitabine-paclitaxel qui ont présenté une neutropénie fébrile (5 %), la majorité ont dû être hospitalisés ou ont eu besoin d’un réglage de la dose.
Fonction hépatique
Une élévation des enzymes hépatiques (alanine aminotransférase [ALAT]/aspartate aminotransférase [ASAT]) de grade 3 ou 4 s’est produite chez 8 % des sujets traités par l’association chlorhydrate de gemcitabine-paclitaxel et 2 % des sujets traités par le paclitaxel seul.
Neurotoxicité
Onze sujets recevant l’association chlorhydrate de gemcitabine-paclitaxel et 4 sujets recevant le paclitaxel seul ont abandonné l’étude en raison d’une neuropathie. Dans le groupe chlorhydrate de gemcitabine-paclitaxel, la majorité des sujets qui ont présenté une neuropathie ont signalé son début après le cycle 2; dans le groupe sous paclitaxel seul, la plupart l’ont signalé après le cycle 4. Près de la moitié des sujets de chaque groupe de traitement ont signalé une neuropathie de grade 3 ou 4 d’une durée de plus d’un cycle.
Appareil respiratoire
Une toxicité pulmonaire de grade 3 ou 4 se traduisant par une dyspnée ou une hypoxie a été plus fréquente avec l’association chlorhydrate de gemcitabine-paclitaxel qu’avec le paclitaxel seul (2 % vs < 1 %). Chez les sujets dyspnéiques au début de l’étude, la dyspnée allait en s’aggravant avec l’évolution de la maladie. Tous les sujets qui ont signalé une dyspnée de grade 3 ou 4 et la plupart de ceux qui estimaient que leur dyspnée était un effet indésirable grave présentaient des métastases dans les poumons ou un épanchement pleural. Aucun sujet ne s’est retiré de l’étude à cause d’une dyspnée de grade 3 ou 4.
Autres effets indésirables de grade 3 ou 4
Les effets indésirables de grade 3 ou 4 autres que les anomalies des résultats des épreuves de laboratoire étaient plus fréquents dans le groupe chlorhydrate de gemcitabine-paclitaxel.
La fréquence de la fatigue de grade 3 ou 4 était de 6 % avec l’association chlorhydrate de gemcitabine- paclitaxel et de 2 % avec le paclitaxel seul (p < 0,05), mais cet effet n’a justifié aucun abandon du traitement. Une fatigue de grade 3 ou 4 a été signalée pendant seulement un cycle par la plupart des sujets des deux groupes de traitement et ne s’accompagnait pas d’anémie.
L’alopécie était fréquente dans les deux groupes de traitement; une alopécie de grade 3 ou 4 a été constatée chez 18 % des sujets recevant l’association chlorhydrate de gemcitabine-paclitaxel et 22 % des sujets sous paclitaxel seul.
8.5. Effets indésirables observés après la commercialisation
Troubles sanguins et lymphatiques : microangiopathie thrombotique
Troubles cardiaques : insuffisance cardiaque, arythmies (principalement de nature supraventriculaire)
Troubles rénaux et urinaires : syndrome hémolytique et urémique (SHU)
Troubles hépatobiliaires : résultats élevés des épreuves fonctionnelles hépatiques, y compris des taux élevés d’aspartate aminotransférase (ASAT), d’alanine aminotransférase (ALAT), de gamma-glutamyl transférase (GGT), de phosphatase alcaline et de bilirubine Lésion, intoxication et complications liées à une intervention : radiotoxicité et réactions cutanées de rappel après radiothérapie
Troubles du système nerveux : syndrome d’encéphalopathie postérieure réversible
Troubles respiratoires, thoraciques et médiastinaux : œdème pulmonaire, pneumonite interstitielle, éosinophilie pulmonaire, syndrome de détresse respiratoire de l’adulte
Affections de la peau et du tissu sous-cutané : réactions cutanées sévères, dont syndrome de Stevens- Johnson, nécrolyse épidermique toxique, pustulose exanthématique aiguë généralisée et toxidermie avec éosinophilie et symptômes généraux; desquamation, éruptions cutanées bulleuses, pseudocellulite
Troubles vasculaires : angéite périphérique, gangrène, syndrome de fuite capillaire (SFC)
9. INTERACTIONS MÉDICAMENTEUSES
9.2. Aperçu des interactions médicamenteuses
Les effets radiosensibilisants du chlorhydrate de gemcitabine sont décrits ci-après.
9.4. Interactions médicament-médicament
Les interactions avec d’autres médicaments n’ont pas été établies.
9.5. Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6. Interactions médicament-plante médicinale
Les interactions avec des produits à base de plante médicinale n’ont pas été établies.
9.7. Interactions médicament-épreuves de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
9.8. Interactions avec la radiothérapie
Radiothérapie concomitante (administrée en même temps ou dans un intervalle ≤ 7 jours) : La toxicité associée à un traitement mixte dépend de différents facteurs dont la dose de chlorhydrate de gemcitabine, la fréquence d’administration de la gemcitabine, la dose de rayonnement, la technique de planification de la radiothérapie, le tissu irradié et le volume de tissu irradié. Les résultats des études précliniques et des études cliniques ont montré que la gemcitabine exerce une action radiosensibilisante. Au cours d’un essai unique comportant l’administration de chlorhydrate de gemcitabine à raison de 1000 mg/m2 une fois par semaine pendant des périodes allant jusqu’à 6 semaines consécutives à des patients atteints d’un CPNPC qui recevaient simultanément une radiothérapie thoracique, on a observé une toxicité importante sous forme de mucosite sévère, notamment une œsophagite et une pneumonite, pouvant mettre la vie du patient en danger, en particulier chez les patients recevant une radiothérapie à forte dose (volume d’irradiation médian : 4795 cm3). Le schéma optimal permettant d’administrer en toute sécurité le chlorhydrate de gemcitabine avec une radiothérapie n’a pas encore été déterminé.
On a signalé des radiolésions aux tissus irradiés (p. ex., œsophagite, colite et pneumonite) associées au traitement concomitant ou non concomitant par le chlorhydrate de gemcitabine. En outre, une réaction cutanée de rappel après radiothérapie a été observée dans le cas d’un traitement non concomitant.
10. PHARMACOLOGIE CLINIQUE
10.1. Mode d’action
Le chlorhydrate de gemcitabine est un agent oncolytique dont l’activité est liée au cycle cellulaire; il appartient à la classe des « antimétabolites ». Il s’agit d’un analogue de la désoxycytidine (difluorodésoxycytidine : dFdC) qui est métabolisé à l’intérieur de la cellule en nucléosides diphosphate (dFdCDP) et triphosphate (dFdCTP) actifs. Les effets cytotoxiques de la gemcitabine résultent de l’incorporation du nucléoside dFdCTP dans l’ADN, processus facilité par le dFdCDP et qui entraîne l’inhibition de la synthèse de l’ADN et le déclenchement de l’apoptose.
Premièrement, le dFdCDP inhibe la ribonucléotide-réductase qui catalyse à elle seule les réactions qui engendrent les désoxynucléotides triphosphates (dCTP) pour la synthèse de l’ADN. L’inhibition de cette enzyme par le dFdCDP entraîne une réduction des concentrations des désoxynucléotides en général et en particulier de celle des dCTP. Deuxièmement, le dFdCTP entre en compétition avec le dCTP pour l’incorporation dans l’ADN. De plus, une faible quantité de gemcitabine peut aussi être incorporée dans l’ARN. Par conséquent, la diminution de la concentration intracellulaire de dCTP potentialise l’incorporation du dFdCTP dans l’ADN. L’ADN-polymérase Ɛ (epsilon) est essentiellement incapable de retirer la gemcitabine et de réparer les chaînes d’ADN en formation. Une fois la gemcitabine incorporée dans l’ADN, un autre nucléotide s’ajoute aux chaînes d’ADN en formation, et il s’ensuit une inhibition pratiquement complète de toute synthèse ultérieure de l’ADN (extrémité masquée de la chaîne).
10.2. Pharmacodynamie
La gemcitabine fait preuve de spécificité à l’égard d’une phase du cycle cellulaire en tuant principalement les cellules en phase S (synthèse de l’ADN) et, sous certaines conditions, en empêchant le passage des cellules de la phase G1 à la phase S. In vitro, l’action cytotoxique de la gemcitabine est fonction à la fois de la concentration et du temps.
Activité antitumorale
In vivo :
Dans les modèles de tumeurs chez l’animal, l’activité antitumorale de la gemcitabine dépend du schéma posologique. En administration quotidienne, la gemcitabine exerce très peu d’activité antitumorale et entraîne un taux de mortalité important chez l’animal. Par contre, quand elle est employée tous les trois ou quatre jours, la gemcitabine peut être administrée à des doses non létales qui exercent une excellente activité antitumorale contre différents types de tumeurs murines. À titre d’exemple, la gemcitabine, administrée en doses non toxiques, inhibe dans une proportion de 95 à 100 % la croissance des tumeurs murines sous-cutanées suivantes : myélome plasmocytaire X5563, lymphosarcome 6C3HED, adénocarcinome mammaire CA-755 et carcinome ovarien M5. La gemcitabine inhibe dans une proportion de 60 à 80 % la croissance du mélanome B16 sous-cutané. La gemcitabine accroît de façon marquée, soit de 50 à 200 %, la durée de vie des souris porteuses des modèles de leucémie P388 et L1210. La gemcitabine inhibe en outre à environ 90 % la croissance de la leucémie P1534J et de la leucémie de Friend.
La gemcitabine exerce une activité antitumorale contre un large éventail d’hétérogreffes tumorales d’origine humaine chez des souris immunodéficientes. Comme pour les tumeurs murines, l’activité antitumorale optimale s’observe lorsque les doses de gemcitabine sont espacées. Plusieurs études ont démontré que la gemcitabine, administrée en doses non toxiques, inhibe dans une proportion de 90 à 100 % la croissance des hétérogreffes de carcinome humain suivantes : pulmonaire non à petites cellules, mammaire, colique, gastrique, pancréatique et ovarien, et cancer de la tête et du cou.
In vitro, la gemcitabine a manifesté une activité synergique dépendante de la dose avec le cisplatine, et aucun effet du cisplatine sur l’accumulation du triphosphate de gemcitabine ni sur les cassures de l’ADN à double brin n’a été observé. In vivo, la gemcitabine s’est révélée active en association avec le cisplatine contre les hétérogreffes de poumon humain LX-1 et CALU-6, mais elle n’a manifesté qu’une activité minime envers les hétérogreffes NCI-H460 et NCI-H520. Lorsque l’association de gemcitabine et de cisplatine a été testée contre l’hétérogreffe d’adénocarcinome pulmonaire humain CALU-6, elle a entraîné une régression tumorale de 80 % et une inhibition de la croissance tumorale de 98 %, sans toxicité, et elle s’est révélée plus efficace que la gemcitabine seule pour prévenir la réapparition de la tumeur. La gemcitabine a fait preuve de synergie avec le cisplatine envers l’hétérogreffe de poumon de souris Lewis. L’exposition séquentielle à la gemcitabine 4 heures avant l’exposition au cisplatine a causé l’interaction la plus grande.
10.3. Pharmacocinétique
Le sort de la gemcitabine a été étudié chez cinq patients qui ont reçu une perfusion unique du médicament radiomarqué à une dose de 1000 mg/m2/30 min. En une (1) semaine, de 92 à 98 % de la dose était récupérée, presque entièrement dans l’urine. La gemcitabine (< 10 %) et le métabolite uracile inactif, la 2’-désoxy-2’,2’-difluorouridine (dFdU), constituaient 99 % de la dose excrétée. Le métabolite dFdU se retrouve aussi dans le plasma. La fixation de la gemcitabine aux protéines plasmatiques est négligeable.
La pharmacocinétique de la gemcitabine a été étudiée chez 353 patients présentant diverses tumeurs solides; environ les deux tiers de ces patients étaient des hommes. Les paramètres pharmacocinétiques ont été déterminés à partir de données recueillies chez des patients traités une fois par semaine au moyen de perfusions courtes (< 70 minutes) ou longues (de 70 à 285 minutes) pendant des périodes variées entrecoupées périodiquement de repos thérapeutiques d’une semaine. La dose totale de gemcitabine variait de 500 à 3600 mg/m2.
La pharmacocinétique de la gemcitabine est linéaire et décrite par un modèle à deux compartiments. Les analyses de la pharmacocinétique de population portant sur les données regroupées d’études à dose unique et à doses multiples ont révélé que la durée de la perfusion et le sexe influaient de façon significative sur le volume de distribution de la gemcitabine, tandis que l’âge et le sexe influaient sur sa clairance. Les différences dans la clairance ou le volume de distribution fondées sur les caractéristiques des patients ou la durée de la perfusion entraînent des changements dans la demi-vie et les concentrations plasmatiques. Le tableau 8 montre la clairance plasmatique et la demi-vie de la gemcitabine selon l’âge et le sexe après des perfusions de courte durée chez des patients types.
Tableau 8 : Clairance et demi-vie de la gemcitabine chez le patient « type »
| Âge | Clairance Hommes (L/h/m2) | Clairance Femmes (L/h/m2) | Demi-viea Hommes (min) | Demi-viea Femmes (min) |
| 29 | 92,2 | 69,4 | 42 | 49 |
| 45 | 75,7 | 57,0 | 48 | 57 |
| 65 | 55,1 | 41,5 | 61 | 73 |
| 79 | 40,7 | 30,7 | 79 | 94 |
a. Demi-vie chez les patients recevant une perfusion de courte durée (< 70 min)
La demi-vie de la gemcitabine variait entre 32 et 94 minutes lors des perfusions de courte durée, et entre 245 et 638 minutes lors des perfusions de longue durée, selon l’âge et le sexe, ce qui reflète une grande augmentation du volume de distribution lors des perfusions de plus longue durée. La clairance moindre observée chez les femmes et les sujets âgés entraîne une hausse des concentrations de gemcitabine, quelle que soit la dose.
Le volume de distribution de la gemcitabine augmentait avec la durée de la perfusion. Sa valeur était de 50 L/m2 après des perfusions de moins de 70 minutes, ce qui indique une distribution tissulaire peu étendue après des perfusions de courte durée. Le volume de distribution a augmenté à 370 L/m2 lors des perfusions de longue durée, ce qui reflète une lente équilibration de la gemcitabine dans le compartiment tissulaire.
Les concentrations plasmatiques maximales de la dFdU (métabolite inactif) ont été atteintes jusqu’à 30 minutes après l’arrêt des perfusions. Le métabolite a été éliminé dans l’urine sans autre biotransformation et il ne s’est pas accumulé lors des traitements hebdomadaires. Son élimination a lieu par excrétion rénale, et une diminution de la fonction rénale pourrait entraîner une accumulation du métabolite.
Chez les patients atteints d’un CPNPC ou d’un cancer de la vessie et recevant l’association gemcitabine- cisplatine, les concentrations plasmatiques de la gemcitabine et de son principal métabolite, la dFdU, ne différaient pas significativement de celles observées chez les patients recevant uniquement la gemcitabine.
Les effets d’une insuffisance rénale ou hépatique importante sur le sort de la gemcitabine n’ont pas été évalués.
Le métabolite actif, la gemcitabine triphosphate, peut être extrait des cellules mononucléaires du sang périphérique. La demi-vie terminale de la gemcitabine triphosphate provenant des cellules mononucléaires varie entre 1,7 et 19,4 heures.
Populations particulières et états pathologiques
Sexe : La clairance de la gemcitabine varie en fonction du sexe (voir 10
PHARMACOLOGIE
CLINIQUE). Il n’existe aucune preuve, cependant, que d’autres réglages posologiques (c.-à-d. autres que ceux qui sont déjà recommandés dans la section 4 POSOLOGIE ET ADMINISTRATION) sont nécessaires chez la femme.
- Insuffisance hépatique : Gemcitabine injectable doit être administré avec prudence aux patients atteints d’insuffisance hépatique, car les données des études cliniques ne permettent pas de faire des recommandations posologiques précises pour ces patients. L’administration de Gemcitabine injectable à des patients ayant un dysfonctionnement hépatique causé par des métastases hépatiques ou ayant des antécédents d’hépatite, d’alcoolisme ou de cirrhose hépatique risque d’entraîner une exacerbation de l’insuffisance hépatique sous-jacente (voir 4 POSOLOGIE ET ADMINISTRATION).
- Insuffisance rénale : Gemcitabine injectable doit être administré avec prudence aux patients atteints d’insuffisance rénale, car les données des études cliniques ne permettent pas de faire des recommandations posologiques précises pour ces patients. Toutes les études sur le traitement associant le chlorhydrate de gemcitabine et le cisplatine ont été effectuées chez des patients ayant une clairance de la créatinine ≥ 60 mL/minute.
11. CONSERVATION, STABILITÉ ET MISE AU REBUT
Gemcitabine injectable doit être conservé entre 2 et 8 °C. Protéger du gel.
Si la nature de la solution et du contenant le permet, il faut inspecter les solutions parentérales avant de les administrer, afin de s’assurer qu’elles ne renferment pas de particules et n’ont pas changé de couleur. Gemcitabine injectable est stable pendant 24 heures entre 15 et 30 °C après avoir été transféré dans des sacs en PVC vides. Gemcitabine injectable est stable pendant 24 heures entre 15 et 30 °C après avoir été mélangé avec une solution injectable de chlorure de sodium à 0,9 % ou de dextrose à 5 % jusqu'à une concentration aussi faible que 0,1 mg/mL. Toute solution inutilisée doit être jetée.
Gemcitabine Injection est disponible dans un flacon en verre transparent emballé dans une pochette protecteur pour éviter qu'il ne se brise. Il est recommandé de conserver le flacon dans son carton d’origine jusqu’au moment de l’emploi.
Il faut bien examiner le flacon avant l’emploi afin de déceler tout bris ou toute fuite. En cas de bris ou de fuite, ne pas utiliser le produit. Incinérer le produit dans son emballage non ouvert.
- 12. PARTICULARITÉS DE MANIPULATION DU PRODUIT
Il faut se conformer à la marche à suivre pour la manipulation et l’élimination adéquates des médicaments anticancéreux. Plusieurs directives ont été publiées à ce sujet.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13. RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : chlorhydrate de gemcitabine
Nom chimique : monochlorhydrate de 2' -désoxy-2', 2' -difluorocytidine (isomère β)
Formule moléculaire et masse moléculaire : C9H11F2N3O4.HCl; (299,66 g/mol)
Formule développée :
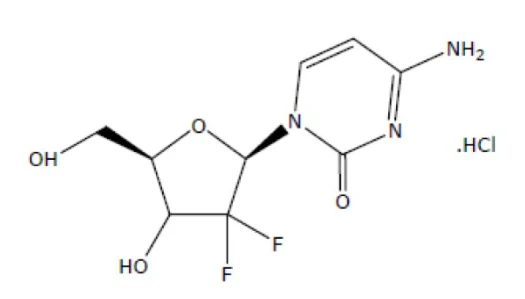
Propriétés physicochimiques :
- poudre blanche ou presque blanc
- Soluble dans l’eau
- Peu soluble dans le méthanol
- Pratiquement insoluble dans l’acetone
- Le pH d’une solution aqueuse à 1 % est de 2,0 – 3,0, et son pKa, de 3,58.
14. ÉTUDES CLINIQUES
14.1. Études cliniques, par indication
Cancer du pancréas :
Deux essais cliniques ont évalué l’emploi du chlorhydrate de gemcitabine dans le traitement du cancer du pancréas localement avancé ou métastatique. Le premier a servi à comparer le chlorhydrate de gemcitabine au 5-fluorouracile (5-FU) chez des patients qui n’avaient jamais suivi de chimiothérapie. Le deuxième visait à étudier l’emploi du chlorhydrate de gemcitabine chez des patients atteints d’un cancer du pancréas qui avaient déjà reçu du 5-FU ou un schéma qui en comportait. Dans le cadre des deux études, le premier cycle de traitement a été administré à une dose de 1000 mg/m2 de chlorhydrate de gemcitabine par perfusion intraveineuse de 30 minutes une fois par semaine pendant une période allant jusqu’à 7 semaines (ou jusqu’à la survenue d’effets indésirables nécessitant l’omission de la dose), suivi d’un repos thérapeutique d’une semaine. Durant les cycles subséquents, les perfusions ont été réalisées hebdomadairement pendant 3 semaines consécutives et suivies d’un repos thérapeutique d’une semaine.
Les deux études avaient pour paramètre principal d’efficacité l’obtention d’une réponse clinique, soit une amélioration clinique de l’état fondée sur la prise d’analgésiques, l’intensité de la douleur, l’indice fonctionnel et la variation du poids. La définition d’amélioration propre à ces variables a été formulée de façon prospective lors de l’élaboration du plan des études. Il a été considéré qu’un patient obtenait une réponse clinique :
i. si l’intensité de la douleur ressentie (mesurée à l’aide de la Memorial Pain Assessment Card) ou la quantité d’analgésiques prise diminuait d’au moins 50 % ou si l’indice fonctionnel (échelle de Karnofsky) s’améliorait d’au moins 20 points pendant une période de 4 semaines consécutives ou plus, sans qu’aucun autre paramètre ne se détériore de façon soutenue – une détérioration soutenue était définie soit par une accentuation de la douleur ou une augmentation de la quantité d’analgésiques prise, soit par une réduction de 20 points de l’indice fonctionnel, pendant 4 semaines consécutives au cours des 12 premières semaines de traitement; OU
ii. si les paramètres susmentionnés étaient stables et qu’une prise de poids marquée et soutenue
(hausse ≥ 7 % maintenue pendant ≥ 4 semaines) non attribuable à une rétention aqueuse était observée.
Le premier essai clinique, multicentrique (17 centres aux États-Unis et au Canada) et prospectif, a été mené à simple insu avec répartition aléatoire dans deux groupes afin de comparer le chlorhydrate de gemcitabine et le 5-FU dans le traitement du cancer du pancréas au stade local avancé ou métastatique chez des patients n’ayant pas reçu de chimiothérapie antérieure. Le 5-FU a été administré à une dose de 600 mg/m2 une fois par semaine en perfusion intraveineuse de 30 minutes. Les résultats de cet essai clinique sont indiqués au tableau 9. La réponse clinique, la durée de survie et le temps écoulé avant l’évolution de la maladie se sont significativement améliorés dans le groupe chlorhydrate de gemcitabine comparativement à ceux notés dans le groupe 5-FU. La courbe de Kaplan-Meier relative à la survie est illustrée à la figure 1.
Tableau 9 : Comparaison du chlorhydrate de gemcitabine au 5-FU dans le traitement du cancer du pancréas
| Chlorhydrate de gemcitabine | 5-FU | ||
| Nombre de patients | 63 | 63 | |
| Hommes | 34 | 34 | |
| Femmes | 29 | 29 | |
| Médiane de l’âge | 62 ans | 61 ans | |
| Min.-max. | 37 à 79 ans | 36 à 77 ans | |
| Cancer de stade IV | 71,4 % | 76,2 % | |
| IFKa initial ≤ 70 | 69,8 % | 68,3 % | |
| Réponse clinique | 23,8 % (Nc = 15) | 4,8 % (N = 3) | p = 0,0022 |
| Survie | |||
| Médiane | 5,7 mois | 4,2 mois | p = 0,0009 |
| Probabilité à 6 moisb | (N = 30) 46 % | (N = 19) 29 % | |
| Probabilité à 9 moisb | (N = 14) 24 % | (N = 4) 5 % | |
| Probabilité à 1 anb | (N = 9) 18 % | (N = 2) 2 % | |
| Min.-max. | 0,2 à 18,6 mois | 0,4 à 15,1+ mois | |
| IC à 95 % de la médiane | 4,7 à 6,9 mois | 3,1 à 5,1 mois | |
| Temps écoulé avant l’évolution de la maladie | |||
| Médiane | 2,3 mois | 0,9 mois | p = 0,0002 |
| Min.-max. | 0,1+ à 9,4 mois | 0,1 à 12,0+ mois | |
| IC à 95 % de la médiane | 1,9 à 3,4 mois | 0,9 à 1,1 mois | |
a. Indice fonctionnel de Karnofsky
b. Estimations selon la méthode Kaplan-Meier
c. N = nombre de patients
+ Aucune évolution de la maladie à la dernière visite; patients vivants.
La valeur p de la réponse clinique a été calculée à partir d’un test bilatéral sur la différence entre les proportions binomiales. Les autres valeurs p ont été établies à partir d’un test de Mantel-Haenszel sur la différence quant au temps global écoulé avant l’apparition de l’événement en cause.
Figure 1 : Courbe de Kaplan-Meier relative à la survie – Chlorhydrate de gemcitabine vs 5-FU dans le traitement du cancer du pancréas
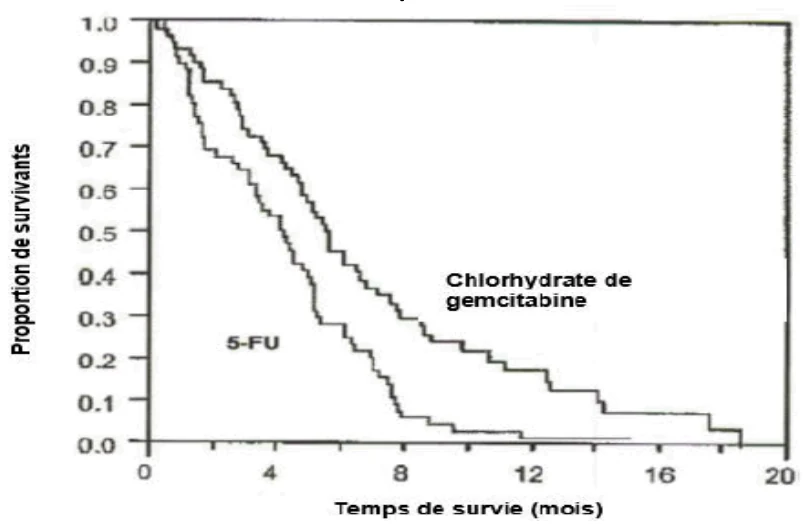
Une réponse clinique a été obtenue par 15 patients sous chlorhydrate de gemcitabine et par 3 patients sous 5-FU. Dans le groupe chlorhydrate de gemcitabine, 1 patient a montré une amélioration dans les trois principaux paramètres d’efficacité (intensité de la douleur, prise d’analgésiques et indice fonctionnel). La prise d’analgésiques et/ou l’intensité de la douleur a diminué et l’indice fonctionnel s’est stabilisé chez 12 patients traités par le chlorhydrate de gemcitabine et 2 patients traités par le 5- FU. Chez 2 patients du groupe chlorhydrate de gemcitabine, la prise d’analgésiques ou l’intensité de la douleur a connu une baisse et l’indice fonctionnel s’est amélioré. Chez un patient sous 5-FU, l’intensité de la douleur et la prise d’analgésiques se sont stabilisées et l’indice fonctionnel s’est amélioré. Aucun patient n’a obtenu de réponse clinique fondée sur la prise de poids.
Le deuxième essai clinique sur l’emploi du chlorhydrate de gemcitabine était multicentrique (17 centres aux États-Unis et au Canada) et sans insu, et 63 patients atteints d’un cancer du pancréas avancé ayant suivi un traitement antérieur par le 5-FU ou un schéma qui en comportait y ont pris part. Le taux de réponse clinique a été de 27 %, et la survie médiane, de 3,9 mois.
Cancer du poumon non à petites cellules (CPNPC) :
Les données de trois essais cliniques avec répartition aléatoire (806 patients) étayent l’emploi du chlorhydrate de gemcitabine, en monothérapie ou en association avec le cisplatine, dans le traitement du CPNPC au stade local avancé ou métastatique.
Comparaison du chlorhydrate de gemcitabine à l’association cisplatine-étoposide : Une étude a été menée pour comparer la monothérapie par le chlorhydrate de gemcitabine au traitement d’association par le cisplatine et l’étoposide chez des patients atteints d’un CPNPC de stade IIIA, IIIB ou IV n’ayant pas encore été traités. Les patients répartis aléatoirement pour être traités par le chlorhydrate de gemcitabine (n = 72) ont reçu 1000 mg/m2 les jours 1, 8 et 15 d’un cycle de 28 jours. Ceux répartis dans le groupe cisplatine-étoposide (n = 75) ont reçu 100 mg/m2 de cisplatine le jour 1 et 100 mg/m2 d’étoposide par voie intraveineuse les jours 1, 2 et 3 de chaque cycle de 28 jours. Le paramètre d’évaluation principal de l’étude était le taux de réponse tumorale objective. Le chlorhydrate de gemcitabine en monothérapie s’est révélé être aussi efficace que le traitement d’association classique cisplatine-étoposide chez les patients atteints d’un CPNPC n’ayant jamais eu de chimiothérapie auparavant. Le taux de réponse tumorale objective était de 17,9 % pour le chlorhydrate de gemcitabine et de 15,3 % pour l’association cisplatine-étoposide, et aucun des deux traitements n’a entraîné de réponse complète. La survie médiane a été évaluée à 6,6 mois dans le groupe chlorhydrate de gemcitabine et à 7,6 mois dans le groupe cisplatine-étoposide. La médiane du temps écoulé avant l’évolution de la maladie était de 4,1 mois dans les deux groupes de traitement. Les effets indésirables étaient moins fréquents avec le chlorhydrate de gemcitabine administré seul qu’avec le traitement d’association.
Comparaison de l’association chlorhydrate de gemcitabine-cisplatine au cisplatine administré seul : Cette étude multicentrique a été menée auprès de 522 patients atteints d’un CPNPC de stade IIIA, IIIB ou IV inopérable et n’ayant jamais reçu de chimiothérapie. Le chlorhydrate de gemcitabine a été administré à une dose de 1000 mg/m2 les jours 1, 8 et 15 d’un cycle de 28 jours conjointement à 100 mg/m2 de cisplatine le jour 1 de chaque cycle. Le cisplatine en monothérapie a été administré à une dose de 100 mg/m2 le jour 1 de chaque cycle de 28 jours. Le paramètre d’évaluation principal était la survie.
Les données sur l’efficacité sont résumées au tableau 10, et la courbe de Kaplan-Meier relative à la 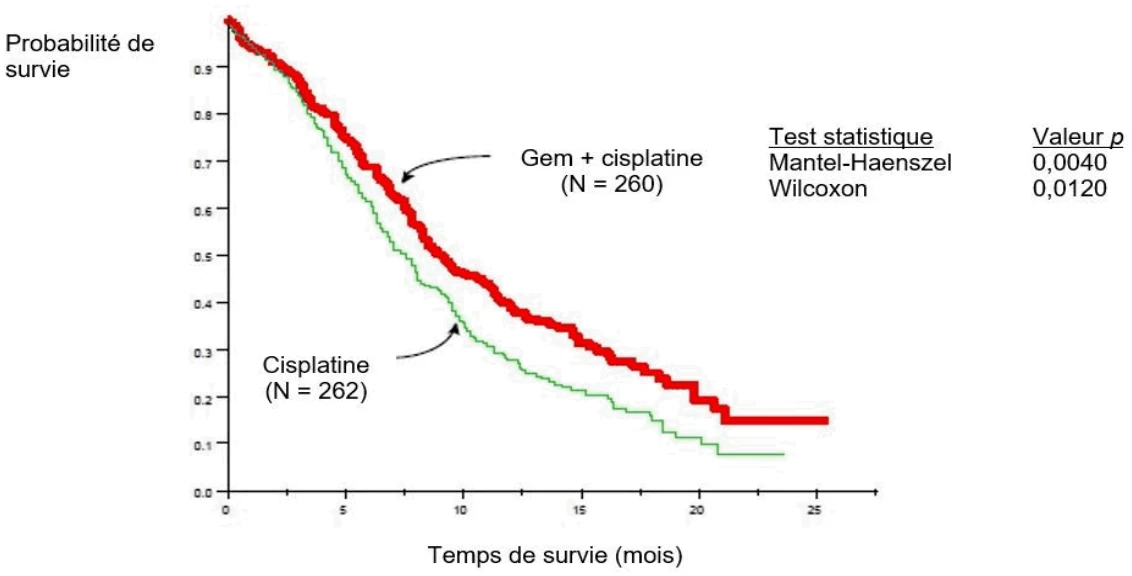 survie est illustrée à la figure 2. La médiane de la survie a été de 9,1 mois pour les patients traités par l’association chlorhydrate de gemcitabine-cisplatine et de 7,6 mois pour ceux qui recevaient le cisplatine seul (p = 0,0040 selon le test bilatéral de Mantel-Haenszel). La médiane du temps écoulé avant l’évolution de la maladie était de 5,6 mois dans le groupe chlorhydrate de gemcitabine-cisplatine comparativement à 3,7 mois dans le groupe cisplatine en monothérapie (p = 0,0013 selon le test bilatéral de Mantel-Haenszel). Le taux de réponse objective était de 30,4 % dans le groupe chlorhydrate de gemcitabine-cisplatine comparativement à 11,1 % dans le groupe cisplatine en monothérapie (p < 0,0001 selon le test exact bilatéral de Fisher). Aucune différence n’a été observée entre les groupes de traitement quant à la médiane du temps écoulé avant l’obtention d’une réponse tumorale et à la durée de la réponse.
Figure 2 : Courbe de Kaplan-Meier relative à la survie – Association chlorhydrate de gemcitabine-cisplatine vs cisplatine dans le traitement du CPNPC
Tableau 10 : Association chlorhydrate de gemcitabine-cisplatine dans le traitement du CPNPC
| Étude JHEX | Étude JHBR | |||||
| Mesure de l’efficacité | Association | Cisplatine | Significance | Association gemcitabine
| Association cisplatine- étoposide (N = 64) | Significance |
| gemcitabine- | (N = 262) | |||||
| cisplatine | ||||||
| (N = 260) | ||||||
Réponse tumorale RCb RP RPMNM MS MÉ Non évaluable Inconnue | 30,4 % | 11,1 % | Test exact de | 40,6 % Aucune 28 (40,6 %) Aucune 30 (43,5 %) 6 (8,7 %) 1 (1,4 %) 4 (5,8 %) | 21,9 % Aucune 14 (21,9 %) Aucune 28 (43,8 %) 14 (21,9 %) Aucune 8 (12,5 %) | Test exact de Fisher p = 0,0253 |
| Fishera | ||||||
| 3 (1,2 %) | 1 (0,4 %) | |||||
| p < 0,0001 | ||||||
| 76 (29,2 %) | 28 (10,7 %) | |||||
| 1 (0,4 %) | 1 (0,4 %) | |||||
| 97 (37,3 %) | 111 (42,4 %) | |||||
| 38 (14,6 %) | 86 (32,8 %) | |||||
| 20 (7,7 %) | 17 (6,5 %) | |||||
| 25 (9,6 %) | 18 (6,9 %) | |||||
| Étude JHEX | Étude JHBR | |||||
| Mesure de l’efficacité | Association | Cisplatine | Significance | Association gemcitabine
| Association cisplatine- étoposide (N = 64) | Significance |
| gemcitabine- | (N = 262) | |||||
| cisplatine | ||||||
| (N = 260) | ||||||
Médiane de la survie Probabilité à 6 mois Probabilité à 9 mois Probabilité à 1 an | 9,1 mois | 7,6 mois | Test de Mantel- | 8,7 mois 72 % 46 % 30 % | 7,2 mois 63 % 42 % 24 % | |
| 69 % | 61 % | Haenszel | ||||
| p = 0,0040 | ||||||
| 50 % | 42 % | |||||
| Test de Wilcoxon | ||||||
| p = 0,0120 | ||||||
| 39 % | 28 % | |||||
Médiane du temps écoulé avant l’évolution de la maladiec | 5,6 mois | 3,7 mois | Test de Mantel- | 6,9 mois | 4,3 mois | Test de Mantel-Haenszel p = 0,0503 Test de Wilcoxon p = 0,0110 |
| Haenszel | ||||||
| p = 0,0013 | ||||||
| Test de Wilcoxon | ||||||
| p = 0,0003 | ||||||
| Médiane du temps écoulé avant l’échec du traitementd | 3,6 mois | 2,6 mois | Test de Mantel- | 4,1 mois | 3,1 mois | Test de Mantel-Haenszel p = 0,2818 Test de Wilcoxon p = 0,0419 |
| Haenszel | ||||||
| p = 0,0026 | ||||||
| Test de Wilcoxon | ||||||
| p = 0,0040 | ||||||
| Médiane du temps écoulé avant la réponse tumoralee | 1,9 mois | 1,8 mois | 1,4 mois | 1,5 mois | ||
| Durée de la réponse tumoralef | 6,1 mois | 6,7 mois | 8,7 mois | 6,5 mois | ||
a. Quand une différence statistiquement significative a été observée entre les traitements, le test statistique et la valeur p sont indiqués.
b. Abréviations : MÉ : maladie évolutive; MS : maladie stable; RC : réponse complète; RP : réponse partielle;
RPMNM : réponse partielle, maladie non mesurable.
c. Temps écoulé entre la répartition aléatoire et le moment où le patient a été classé dans le groupe de patients ayant une maladie évolutive.
d. Temps écoulé entre la répartition aléatoire et le moment où le patient a été retiré de l’étude. e. Nombre de mois entre la répartition aléatoire et l’observation d’une réponse tumorale. f. Étude JHEX : Temps écoulé entre la première évaluation objective de la réponse complète ou de la réponse partielle et la première observation de l’évolution de la maladie ou la mort, toutes causes confondues. Étude JHBR : Pour les réponses partielles, le temps écoulé entre la répartition aléatoire et la première observation de l’évolution de la maladie ou la mort, toutes causes confondues.
Comparaison de l’association chlorhydrate de gemcitabine-cisplatine à l’association étoposide- cisplatine : Une deuxième étude multicentrique a été menée auprès de 135 patients atteints d’un CPNPC de stade IIIB ou IV qui ont été répartis aléatoirement pour recevoir soit le chlorhydrate de gemcitabine à une dose de 1250 mg/m2 les jours 1 et 8 conjointement avec 100 mg/m2 de cisplatine le jour 1 d’un cycle de 21 jours ou de l’étoposide à une dose de 100 mg/m2 par voie intraveineuse les jours 1, 2 et 3 conjointement avec 100 mg/m2 de cisplatine le jour 1 d’un cycle de 21 jours (tableau 10). Le paramètre d’évaluation principal de l’étude était le taux de réponse tumorale objective.
Le taux de réponse tumorale objective dans le groupe chlorhydrate de gemcitabine-cisplatine était significativement plus élevé que dans le groupe cisplatine-étoposide, soit 40,6 % versus 21,9 % (p = 0,0253 selon le test bilatéral exact de Fisher). La médiane du temps écoulé avant l’évolution de la maladie était de 6,9 mois pour le traitement par l’association chlorhydrate de gemcitabine-cisplatine comparativement à 4,3 mois pour l’association étoposide-cisplatine (p = 0,0338 selon le test bilatéral de Mantel-Haenszel). Aucune différence significative quant à la durée de la survie n’a été observée entre les deux groupes de traitement (p = 0,18 selon le test bilatéral de Mantel-Haenszel). La médiane de la survie était de 8,7 mois dans le groupe chlorhydrate de gemcitabine-cisplatine comparativement à 7,2 mois dans le groupe étoposide-cisplatine.
Cancer de la vessie (carcinome transitionnel [CT] de l’urothélium) :
Des données tirées d’un essai clinique multicentrique de phase III avec répartition aléatoire (405 patients atteints d’un CT de la vessie de stade IV) et de deux essais de phase II appuient l’emploi du chlorhydrate de gemcitabine en association avec le cisplatine comme traitement de première intention des patients ayant un CT de la vessie de stade IV (localement avancé ou métastatique).
L’objectif principal de l’essai de phase III avec répartition aléatoire était de comparer les taux de survie des patients ayant un CT de la vessie de stade IV (localement avancé ou métastatique) traités par l’association chlorhydrate de gemcitabine-cisplatine à ceux des patients traités par le protocole MVAC (méthotrexate, vinblastine, doxorubicine et cisplatine). Les patients n’avaient jamais reçu de chimiothérapie générale auparavant. Ils ont été répartis au hasard dans l’un des groupes de traitement intraveineux suivants :
- i) chlorhydrate de gemcitabine-cisplatine : 1000 mg/m2 de chlorhydrate de gemcitabine aux jours 1, 8 et 15 et 70 mg/m2 de cisplatine au jour 2 de chaque cycle de 28 jours OU
ii) MVAC : 30 mg/m2 de méthotrexate aux jours 1, 15 et 22; 3 mg/m2 de vinblastine aux jours 2, 15 et 22; 30 mg/m2 de doxorubicine au jour 2; et 70 mg/m2 de cisplatine au jour 2 de chaque cycle de 28 jours.
Les paramètres secondaires de cette étude étaient les suivants : probabilité de survie à 1 an, temps écoulé avant l’évolution de la maladie, réponse tumorale, durée de la réponse, profil de toxicité et modifications de la qualité de vie. Les caractéristiques démographiques des patients ayant participé à l’essai figurent au tableau 11.
La courbe de Kaplan-Meier relative à la survie est illustrée à la figure 3, et les données sur l’efficacité sont résumées au tableau 12. La médiane de la survie des patients recevant l’association chlorhydrate de gemcitabine-cisplatine a été évaluée à 12,8 mois, et celle des patients traités selon le protocole MVAC, à 14,8 mois (p = 0,055 selon le test de Mantel-Haenszel). La médiane du temps écoulé avant l’évolution de la maladie était de 7,4 mois dans le groupe chlorhydrate de gemcitabine-cisplatine par comparaison à 7,6 mois dans le groupe MVAC (p = 0,84 selon le test de Mantel-Haenszel). Le taux de réponse global était de 49,4 % dans le groupe chlorhydrate de gemcitabine-cisplatine par comparaison à 45,7 % dans le groupe MVAC (p = 0,51 selon le test du chi-carré). La médiane de la réponse était de 9,6 mois dans le groupe chlorhydrate de gemcitabine-cisplatine et de 10,7 mois dans le groupe MVAC. Dans le groupe chlorhydrate de gemcitabine-cisplatine, le temps écoulé avant l’échec thérapeutique était de 5,8 mois, alors qu’il était de 4,6 mois dans le groupe MVAC (p = 0,139 selon le test de Mantel- Haenszel). Un nombre significativement plus important de patients traités par l’association chlorhydrate de gemcitabine-cisplatine ont pris du poids par comparaison avec ceux traités selon le protocole MVAC par rapport au début (27 % vs 12 %, p = 0,001).
L’association chlorhydrate de gemcitabine-cisplatine était mieux tolérée que le protocole MVAC selon les indicateurs de tolérabilité dont il est question ci-après, indiqués au tableau 13. Dans le groupe chlorhydrate de gemcitabine-cisplatine, la médiane du nombre de cycles de traitement administrés était de 6 cycles par rapport à 4 cycles dans le groupe MVAC. Il y a eu significativement moins d’épisodes de sepsie associée à une neutropénie dans le groupe chlorhydrate de gemcitabine-cisplatine que dans le groupe MVAC (1 % vs 11,9 %, p < 0,001). Les patients du groupe chlorhydrate de gemcitabine-cisplatine ont eu moins d’épisodes de neutropénie fébrile entraînant une hospitalisation que ceux du groupe MVAC (9 hospitalisations [33 jours] vs 49 hospitalisations [272 jours]). Moins de patients du groupe chlorhydrate de gemcitabine-cisplatine ont dû recevoir des facteurs stimulant les colonies que ceux du groupe MVAC (6 % vs 20 %). Les patients du groupe chlorhydrate de gemcitabine- cisplatine ont présenté moins d’alopécies de grade 3 et 4 que ceux du groupe MVAC (11 % vs 55 %). Environ 20 % des patients dans les deux groupes de traitement ont subi des nausées et vomissements de grade 3 ou 4. Une mucosite de grade 3 ou 4 est survenue chez 1 % des patients du groupe chlorhydrate de gemcitabine-cisplatine et chez 22 % de ceux du groupe MVAC (p = 0,001).
Tableau 11 : Essai avec répartition aléatoire sur l’association chlorhydrate de gemcitabine-cisplatine par rapport au protocole MVAC dans le CT de la vessie
| Groupe de traitement | Association chlorhydrate de gemcitabine-cisplatine | Protocole MVAC |
Nombre de patients (%) Hommes Femmes | N = 203 160 (79) 43 (21) | N = 202 160 (79) 42 (21) |
Médiane de l’âge, ans Min.-max. | 63 34-83 | 63 38-83 |
Stade de la maladie au début (%) Stade IV T4b seulement Metastatique (M1) Viscérale | 203 (100) 16 (8) 141 (69) 99 (49) | 202 (100) 19 (9) 127 (63) 93 (46) |
IFK initiala (%) 60 à 80 90 à 100 | 90 (45) 109 (55) | 92 (48) 101 (52) |
a. Indice fonctionnel de Karnofsky
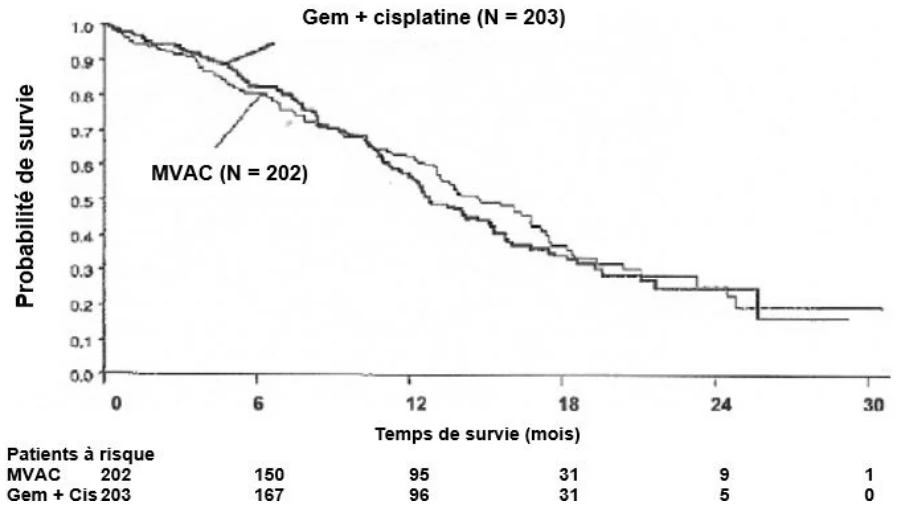 Figure 3 : Courbe de Kaplan-Meier relative à la survie pour les groupes chlorhydrate de gemcitabine- cisplatine et MVAC issue d’une étude sur le cancer de la vessie (N = 405)
Tableau 12 : Données sur l’efficacité tirées de l’essai déterminant avec répartition aléatoire sur l’association de chlorhydrate de gemcitabine-cisplatine vs le protocole MVAC dans le traitement du CT de la vessie
| Groupe de traitement | Association chlorhydrate de gemcitabine-cisplatine | Protocole MVAC | |
Survie Médiane, mois IC à 95 %, mois Probabilité à 1 an, % | N = 203 12,8 12,0-15,3 56,9 | N = 202 14,8 13,2-17,2 62,4 | p = 0,55 |
Temps écoulé avant l’évolution de la maladie Médiane, mois IC à 95 %, mois | 7,4 6,0-8,1 | 7,6 6,7-9,1 | p = 0,84 |
| Réponse tumorale, % Réponse globale | N = 164 49,4 | N = 151 45,7 | p = 0,51a |
| Durée de la réponse Médiane, mois | 9,6 | 10,7 | p = 0,48 |
Temps écoulé avant l’échec du traitement Médiane, mois | 5,8 | 4,6 | p = 0,14 |
a. La valeur p pour la réponse tumorale a été calculée à l’aide du test bilatéral du chi-carré de Pearson sur la différence obtenue dans des proportions binomiales. Les autres valeurs p ont été calculées à partir d’un test de Mantel-Haenszel sur la différence quant au temps global écoulé avant l’apparition de l’événement en cause.
Tableau 13 : Indicateurs de tolérabilité tirés de l’essai avec répartition aléatoire sur l’association chlorhydrate de gemcitabine-cisplatine par rapport au protocole MVAC
| Groupe de traitement (N) | Association chlorhydrate de gemcitabine-cisplatine (203) | Protocole MVAC (202) | |
| Médiane du nombre de cycles de traitement | 6 | 4 | |
| Nombre total de cycles de traitement | 943 | 792 | |
Neutropénie (%) Grade 3 41 17 Grade 4 30 65 | |||
| Sepsie associée à une neutropénie | 1 | 11,9 | p < 0,001 |
Neutropénie fébrile Hospitalisationsa 9 49 Durée du séjourb 33 272 | |||
| Facteurs stimulant les colonies, % | 6 | 20 | |
Alopécie, % Grades 3 et 4 11 55 | |||
| Mucosite, % Grades 3 et 4 | 1 | 22 | p = 0,001 |
Nausées/vomissements Grades 3 et 4 22 21 | |||
a. Hospitalisations dues à une neutropénie fébrile
b. Jours d’hospitalisation due à une neutropénie fébrile
Qualité de vie : La qualité de vie a été mesurée à l’aide du questionnaire EORTC QLQ-C30 qui évalue le fonctionnement physique et psychologique, les symptômes liés au cancer et les effets de son traitement. Dans les deux groupes, les résultats de l’étude montrent une atténuation de la douleur et une amélioration du fonctionnement affectif. Il y a eu une aggravation de la fatigue dans le groupe MVAC, mais aucun changement dans le groupe chlorhydrate de gemcitabine-cisplatine. Sur toutes les autres échelles, la qualité de vie a été maintenue pour les deux groupes de traitement.
Études complémentaires :
Un essai de phase II sans répartition aléatoire portant sur 46 patients ayant un CT de la vessie de stade IV (métastatique) traité par l’association chlorhydrate de gemcitabine-cisplatine, qui n’avaient pas reçu de traitement pour une maladie métastatique, appuie l’emploi de l’association chlorhydrate de gemcitabine-cisplatine dans le traitement de ce type de cancer. Dans cet essai, le schéma posologique administré était le suivant : chlorhydrate de gemcitabine à 1000 mg/m2 les jours 1, 8 et 15 et cisplatine à 75 mg/m2 le jour 1 de chaque cycle de 28 jours. Les 11 premiers patients ont reçu 100 mg/m2 de cisplatine le jour 1. Toutefois, la survenue de neutropénie de grade 3 ou 4 (100 %) et de thrombocytopénie (73 %) chez ces 11 patients a entraîné une diminution de la dose à 75 mg/m2. Le taux de réponse était de 41 %, et la médiane de la survie, de 14,3 mois. Un deuxième essai de phase II portant sur 31 patients ayant un CT de la vessie de stade IV (localement avancé ou métastatique) comportait l’administration du même schéma posologique que l’essai avec répartition aléatoire. Le taux de réponse était de 57 %, et la médiane de la 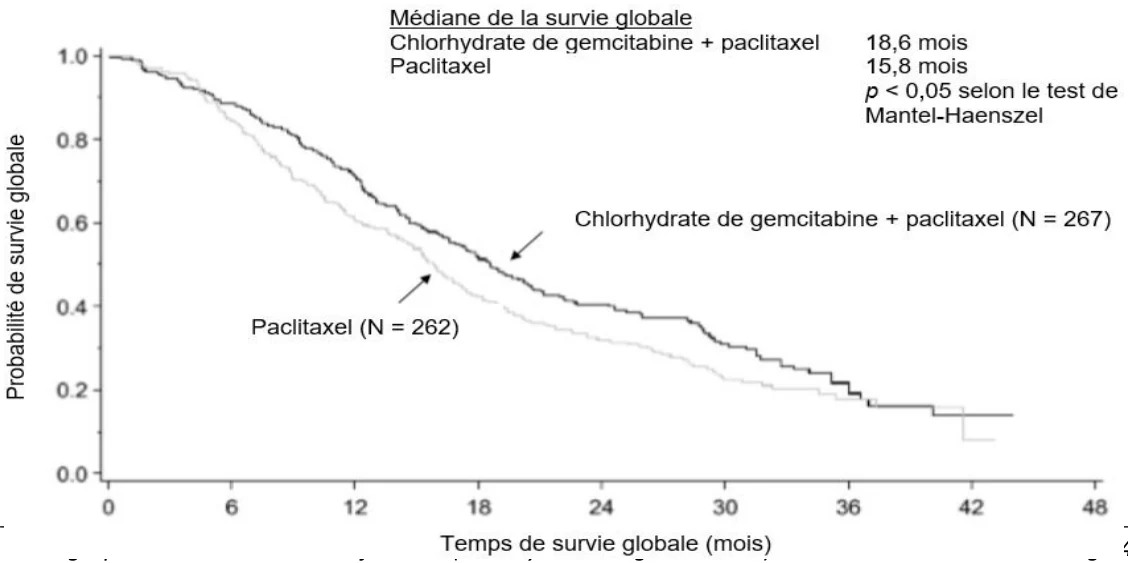 survie, de 12,6 mois. Dans ces deux essais, les effets indésirables globaux étaient semblables à ceux observés dans l’essai de phase III avec répartition aléatoire.
Cancer du sein :
Les données de l’étude déterminante JHQG (N = 529) appuient l’administration du chlorhydrate de gemcitabine en association avec le paclitaxel pour le traitement des patients atteints d’un cancer du sein métastatique ou localement récurrent, non résécable, qui ont subi une rechute après une chimiothérapie adjuvante à base d’anthracycline. Dans le cadre de cette étude de phase III multicentrique menée sans insu auprès de sujets atteints d’un cancer du sein métastatique et ayant déjà reçu une chimiothérapie adjuvante ou néoadjuvante, 267 sujets ont été répartis aléatoirement pour recevoir l’association chlorhydrate de gemcitabine-paclitaxel, et 262 sujets, du paclitaxel en monothérapie.
L’étude visait à comparer la survie globale, le temps écoulé avant l’évolution attestée de la maladie, la survie sans progression, les taux de réponse, la durée de la réponse et les effets indésirables entre le groupe chlorhydrate de gemcitabine-paclitaxel et le groupe paclitaxel.
La courbe de Kaplan-Meier relative à la survie globale est illustrée à la figure 4, et les données sur l’efficacité globale sont résumées dans le tableau 14.
- L’analyse de la survie a indiqué une amélioration dans le groupe chlorhydrate de gemcitabine- paclitaxel par comparaison avec le groupe paclitaxel, la médiane de la survie ayant été plus longue dans le premier groupe que dans le dernier (18,6 mois vs 15,8 mois, rapport de risques : 0,817; IC à 95 % : 0,667 à 1,000; p = 0,0489 selon le test de Mantel-Haenszel).
La médiane du temps écoulé avant l’évolution attestée de la maladie était de 5,4 mois (IC à 95 % :
4,6 à 6,1 mois) avec l’association chlorhydrate de gemcitabine-paclitaxel et de 3,5 mois (IC à 95 % : 2,9 à 4,0 mois) avec le paclitaxel seul.
- Le groupe chlorhydrate de gemcitabine-paclitaxel a montré une amélioration statistiquement significative de la survie sans progression (5,3 mois vs 3,5 mois, p = 0,0021) et du taux de réponse (39 % vs 26 %, p = 0,0007) par comparaison avec le groupe paclitaxel seul. La durée de la réponse n’était pas significativement différente entre les groupes de traitement.
Figure 4 : Courbe de Kaplan-Meier relative à la survie globale des participants à l’étude JHQG
Tableau 14 : Résultats sur l’efficacité tirés de l’étude déterminante JHQG en faveur de l’emploi de l’association chlorhydrate de gemcitabine-paclitaxel dans le traitement du cancer du sein métastatique
| Étude JHQG | ||
| Paramètre d’efficacité | Association chlorhydrate de gemcitabine-paclitaxel (N = 267) | Paclitaxel seul (N = 262) |
| Médiane de la survie globalea | 18,6 mois | 15,8 mois |
| IC à 95 % | 16,6 à 20,7 mois | 14,4 à 17,4 mois |
| Test de Mantel-Haenszel | p = 0,0489 | |
| RRI (IC à 95 %); test de Wald | RRI : 0,817 (0,667 à 1,000); p = 0,495 | |
| Médiane du temps écoulé avant l’évolution attestée de la maladieb | 5,4 mois | 3,5 mois |
| IC à 95 % | 4,6 à 6,1 mois | 2,9 à 4,0 mois |
| Test de Mantel-Haenszel | p = 0,0013 | |
| RRI (IC à 95 %); test de Wald | RRI : 0,734 (0,607 à 0,889); p = 0,0015 | |
| Médiane du temps écoulé avant l’évolution attestée de la maladie/survie sans progressionc | Survie sans progression de 5,3 mois | Survie sans progression de 3,5 mois |
| IC à 95 % | 4,4 à 5,9 mois | 2,8 à 4,0 mois |
| Test de Mantel-Haenszel | p = 0,0021 | |
| RRI (IC à 95 %); test de Wald | RRI : 0,749 (0,621 à 0,903); p = 0,0024 | |
| Taux de réponse selon l’investigateur | 39 % (105/267) | 26 % (67/262) |
| IC à 95 % | 34 à 45 % | 20 à 31 % |
| Nombre de patients présentant une RC/RP/MS | 18 RC/87 RP/90 MS | 11 RC/56 RP/94 MS |
| Test Z pour l’approximation normale | p = 0,0007 | |
| Taux de réponse selon un examen indépendantd | 46 % (90/198) | 26 % (47/184) |
| IC à 95 % | 39 à 52 % | 19 à 32 % |
| Nombre de patients présentant une RC/RP/MS | 11 RC/81 RP/71 MS | 2 RC/45 RP/78 MS |
| Test Z pour l’approximation normale | p = 0,00005 | |
a. Pour la médiane de la survie globale, le taux de censure était de 31,6 % pour le groupe chlorhydrate de gemcitabine-paclitaxel et de 25,9 % pour le groupe paclitaxel.
b. Pour le temps écoulé avant l’évolution attestée de la maladie, le taux de censure était de 23 % pour le groupe chlorhydrate de gemcitabine-paclitaxel et de 17 % pour le groupe paclitaxel.
c. Pour la survie sans progression, le taux de censure était de 18 % pour le groupe chlorhydrate de gemcitabine- paclitaxel et de 14 % pour le groupe paclitaxel.
d. La meilleure réponse globale pendant l’étude a été déterminée par l’examen indépendant des données de 382 sujets (198 sous chlorhydrate de gemcitabine-paclitaxel, 184 sous paclitaxel seul).
Abréviations : IC : intervalle de confiance; MS : maladie stable; N : nombre de patients; RC : réponse complète; RP : réponse partielle; RRI : rapport des risques instantanés
Autres études cliniques :
Études sur les limites de la dose :
L’administration du chlorhydrate de gemcitabine à une fréquence plus élevée qu’une fois par semaine ou pendant une perfusion dépassant 60 minutes a augmenté la toxicité. En effet, au cours d’une étude de phase I visant à évaluer la dose maximale tolérée du chlorhydrate de gemcitabine administrée une fois par jour pendant 5 jours, on a observé une hypotension marquée et des symptômes pseudogrippaux sévères qui étaient intolérables à des doses supérieures à 10 mg/m2. L’incidence et l’intensité de ces effets étaient proportionnelles à la dose. D’autres études de phase I sur une administration bihebdomadaire ont révélé une dose maximale tolérée de seulement 65 mg/m2 (perfusion de 30 minutes) et 150 mg/m2 (bolus de 5 minutes). Les effets indésirables limitant la dose étaient une thrombocytopénie et des symptômes pseudogrippaux, surtout une asthénie. Dans l’évaluation de la durée maximale tolérée de perfusion au cours d’une étude de phase I, une toxicité d’importance clinique, définie comme étant une myélosuppression, est survenue à des doses de 300 mg/m2 administrées 1 fois par semaine pendant 270 minutes ou plus. La demi-vie du chlorhydrate de gemcitabine varie selon la durée de perfusion (voir 10 PHARMACOLOGIE CLINIQUE), et la toxicité semble augmenter si le chlorhydrate de gemcitabine est administré plus d’une fois par semaine ou si la perfusion dépasse 60 minutes (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
15. MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16. TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Au cours d’études allant jusqu’à 6 mois chez la souris et le chien ayant reçu de multiples doses, la principale observation a été la suppression de l’hématopoïèse. Celle-ci a été liée aux propriétés cytotoxiques du médicament et s’est révélée réversible à l’arrêt du traitement. Son intensité dépendait du schéma d’administration et de la dose.
Cancérogénicité
Aucune étude de longue durée n’a été effectuée chez l’animal pour évaluer le pouvoir carcinogène de la gemcitabine.
Génotoxicité
Au cours d’études in vitro, la gemcitabine a produit des lésions des chromosomes, y compris des cassures des chromatides. In vitro, la gemcitabine a induit des mutations directes du lymphome de la souris (L5178Y) et était clastogène dans des tests du micronoyau menés in vivo sur chez la souris. Les résultats du test d’Ames, de l’échange de chromatides sœurs in vivo et des tests d’anomalies chromosomiques in vitro étaient négatifs pour la gemcitabine. In vitro, la gemcitabine n’a pas entraîné de synthèse d’ADN non programmée.
Toxicologie pour la reproduction et le développement
Chez les souris mâles, la gemcitabine a causé une hypospermatogenèse réversible et dépendante à la fois de la dose et du schéma d’administration. Même si les études chez l’animal ont démontré que la gemcitabine perturbait la fertilité des mâles, aucun effet n’a été observé sur la fertilité des femelles. Des doses intrapéritonéales de 0,5 mg/kg/jour (environ 1/700 de la dose humaine en mg/m2) administrées à des souris mâles ont eu des effets sur la fertilité : hypospermatogenèse modérée ou sévère, fertilité réduite et implantation réduite. La fertilité des souris femelles n’a pas été altérée, mais des effets toxiques sont survenus chez la mère à 1,5 mg/kg/jour par voie intraveineuse (environ 1/200 de la dose humaine en mg/m2). Une fœtotoxicité et un effet embryocide ont été observés à 0,25 mg/kg/jour par voie intraveineuse (environ 1/1300 de la dose humaine en mg/m2).
Les résultats des études de toxicologie sur la gemcitabine sont présentés dans les tableaux 15 à 18.
Tableau 15 : Résultats des études de toxicité aiguë sur le chlorhydrate de gemcitabine
| Espèce, souche | Nbre par sexe et par groupe; âge | Doses (mg/kg/jour) | Voie d’administration | Durée de l’observation | Paramètres évalués | Observations |
| Souris, ICR | 5/sexe; 4-5 sem. | 0, 500 | IVa | 2 sem. | Mortalité, obs. clin., poids corporel, examens macroscopiques | Toilettage médiocre; ↓ gain de poids corporel; faiblesse des pattes et convulsions cloniques chez les souris témoins et traitées; DLMb > 500 mg/kg |
Rat, Fischer 3 44 | 5 F; 8-9 sem. | 0, 16, 33, 70, 160 | IVa | 2 sem. | Mortalité, obs. clin., poids corporel, examens macroscopiques | Toilettage médiocre, faiblesse des pattes; hypoactivité, diarrhée, ataxie, chromorhinorrhée, œdème facial, chromodacryorrhée, émaciation, tremblements, convulsions cloniques, urine foncée, yeux pâles; DLMb = 64 mg/kg |
| Souris, ICR | 5/sexe; 4-5 sem. | 0, 500 | IVc | 2 sem. | Mortalité, obs. clin., poids corporel, examens macroscopiques | Faiblesse des pattes, chute des poils; DLMb > 500 mg/kg |
Rat, Fischer | 5 F; 8-9 sem. | 0, 16, 33, 45,70, 90, 160 | IVc | 2 sem. | Mortalité, obs. clin., poids corporel, examens macroscopiques | Toilettage médiocre, faiblesse des pattes, hypoactivité, selles molles, diarrhée, chute excessive des poils, émaciation, chromodacryorrhée, ptose, yeux pâles, DLMb = 236 mg/kg |
| Chie, beagle | 1/sexe; 8-10 mois | 3, 12, 18, 24 | IVc | 2 sem. | Mortalité, obs. clin., poids corporel, consommation d’aliments, hématologie, valeurs biochimiques | Selles molles ou glaireuses, neutropénie réversible; DLMb > 24 mg/kg |
a. Diluant : m-crésol/phénol b. DLM : dose létale médiane
c. Diluant : solution salée
Tableau 16 : Résultats des études de toxicité subchronique et chronique sur le chlorhydrate de gemcitabine
| Espèce, souche | Nbre par sexe et par groupe; âge | Doses (mg/kg) | Voie d’administration | Durée du traitement | Paramètres évalués | Observations |
| Études de toxicité subchronique | ||||||
| Chien, beagle | 4/sexe; 7-9 mois | 0, 0,1 (1 f.p.j.), 1,5 (2 f.p.sem.) | IV | 3 mois | Survie; obs. clin.; examens physique et ophtalmique; poids corporel; consommation d’aliments; hématologie; valeurs biochimiques; analyse des urines; poids des organes; pathologie | Selles anormales; ↓ légère ou modérée réversible des leucocytes et des plaquettes dans le groupe recevant 1,5 mg/kg; ↓ minime réversible du nombre d’érythrocytes dans le groupe recevant 0,1 mg/kg; hypoplasie du thymus et des testicules ainsi que ↓ du pool de cellules myéloïdes post- mitotiques dans la moelle osseuse dans le groupe recevant 1,5 mg/kg |
| Souris, B6C3F1 | 15/sexe; 5-6 sem. | 0, 1 (1 f.p.j.), 5, 20 (2 f.p.sem.), 40 (1 f.p.sem.) | IP | 3 mois | Survie; obs. clin.; poids corporel; hématologie; valeurs biochimiques, poids des organes; pathologie | ↓ hémoglobine, hématocrite, nombre d’érythrocytes et de leucocytes dans le groupe recevant 1 mg/kg; ↑ du poids de la rate et ↓ du poids des testicules; érythropoïèse splénique et spermatogenèse |
| Études de toxicité chronique | ||||||
| Souris, CD-1 | 30/sexe; 5-6 sem. | 0, 0,5 (1 f.p.j.), 5 (2 f.p.sem.), 40 (1 f.p.sem.) | IP | 6 mois; rétablissement 2 mois | Survie; obs. clin.; poids corporel; hématologie; valeurs biochimiques, poids des organes; pathologie | Mortalité (3), ↓ et ↑ poids corporel; ↓ réversible du nombre d’érythrocytes et de lymphocytes, ↑ réversible de l’azote uréique sanguin et ↓ réversible des protéines totales, ↓ du poids des testicules, ↑ du poids de la rate, érythropoïèse splénique ainsi qu’hypoplasie lymphoïde dans le groupe recevant 0,5 mg/kg; hypospermatogenèse partiellement réversible chez tous les mâles traités |
| Espèce, souche | Nbre par sexe et par groupe; âge | Doses (mg/kg) | Voie d’administration | Durée du traitement | Paramètres évalués | Observations |
| Souris, CD-1 | 15/sexe; 5-6 sem. | 0, 0,006, 0,06, 0,3 (1 f.p.j.) | IP | 6 mois; rétablissemen t 6 sem. | Survie; obs. clin.; poids corporel; consommation d’aliments; hématologie; valeurs biochimiques; analyse des urines; poids des organes; pathologie | Légère ↓ du poids corporel; ↓ réversible du nombre d’érythrocytes, ↓ poids des testicules; ↑ poids de la rate; hypospermatogenèse dans le groupe recevant 0,3 mg/kg; modifications partiellement réversibles de la rate et des testicules |
| Chien, beagle | 3-4/sexe; 7-9 mois | 0, 0,004, 0,04, 0,2 (1 f.p.j.), 0,3 (1 f.p.sem.) | IV | 6 mois; rétablisse- ment 6 sem. | Survie; obs. clin.; poids corporel; consommation d’aliments; examens ophtalmique et physique; ECG; hématologie; valeurs biochimiques; analyse des urines; poids des organes, pathologie | Légère ↓ réversible du nombre d’érythrocytes dans le groupe recevant 0,2 mg/kg; légère ↓ du nombre de lymphocytes et de neutrophiles dans les groupes recevant 0,2 et 0,3 mg/kg |
Tableau 17 : Résultats des études de reproduction sur le chlorhydrate de gemcitabine
| Espèce, souche | Nbre par sexe et par groupe; âge | Doses (mg/kg) | Voie d’admini- stration | Durée du traitement | Paramètres évalués | Observations |
| Souris, B6C3F1 | 20 M; 5 sem. | 0, 0,05, 0,5 (1 f.p.j.); 3,5, 10 (1 f.p.sem.) | IP | 10 sem. Avant l’accouplement et tout au long de l’accouplement | Survie; obs. clin.; poids corporel; consommation d’aliments; performance d’accouplement; fertilité; résorptions; paramètres fœtaux; poids et histopathologie des testicules | ↓ fertilité, implantations (0,5 mg/kg, 1 f.p.j.), ↓ poids des testicules, hypospermatogenèse (0,5 mg/kg/jour, ainsi que 3,5 et 10 mg/kg/sem.) |
| Souris, CD-1 | 25 F; 9 sem. | 0, 0,5, 0,25, 1,5 (1 f.p.j.) | IV | 2 sem. Avant l’accouplement et jusqu’au jour 6 de la gestation | Survie; obs. clin.; poids corporel; consommation d’aliments; performance d’accouplement; fertilité; résorptions ; paramètres fœtaux; hématologie; poids des organes | ↓ viabilité fœtale; ↓ poids fœtal; ↑ % nanisme fœtal; légère ↑ de l’hématocrite; hémoglobine, volume globulaire moyen (VGM), teneur corpusculaire moyenne en hémoglobine (TCMH); ↑ poids de la rate (1,5 mg/kg/jour) |
| Espèce, souche | Nbre par sexe et par groupe; âge | Doses (mg/kg) | Voie d’admini- stration | Durée du traitement | Paramètres évalués | Observations |
| Souris, CD-1 | 25 F (tératologie); 20 F (postnatal); adultes, vierges | 0, 0,05, 0,25, 1,5 (1 f.p.j.) | IV | Jours 6 à 15 de la gestation | Survie; obs. clin.; poids corporel; consommation d’aliments; reproduction (F0 et F1); paramètres fœtaux; mensurations de la progéniture (F0 et F1); comportements de F0 avant le sevrage et de F1 après le sevrage; hématologie (F0); pathologie(générations F0 et F1) | ↑ écoulement vaginal et avortements; ↓ poids corporel, consommation d’aliments (1,5 mg/kg/jour). ↑ poids de la rate (0,05, 0,25, et 1,5 mg/kg/jour). ↓ poids du foie; ↑ poids du thymus; ↓ poids fœtal; ↓ malformations fœtales(1,5 mg/kg). ↓ naissances vivantes, ↓ survie de la progéniture; ↓ poids de la progéniture (1,5 g/kg/jour). ↓ poids relatif des ovaires dans touses groupes F1; ↓ réflexe de Moro l chez les mâles F1 (groupes recevant 0,05 et 1,5 mg/kg/jour). ↑ VGM, TCMH (0,25 et 1,5 mg/kg/jour) |
| Souris, CD-1 | 25 F; adultes, vierges | 0, 0,05, 0,1, 0,25, 1,5 (1 f.p.j.) | IV | Jour 15 de la gestation au jour 20 du post- partum | Survie; obs. clin.; poids corporel; consommation d’aliments; poids des organes (F0 et F1); reproduction et mensurations de la progéniture (F0 et F1); comportement avant et après le sevrage; hématologie (F0); pathologie (F0 et F1) | ↓ viabilité fœtale; ↓ poids fœtal; ↑ malformations et déviations (0,1 mg/kg/jour), ↓ érythrocytes, hémoglobine, hématocrite (0,1 mg/kg/jour) |
Lapin, Nouvelle- Zélande, blanc | 20 F; adultes accouplées | 0, 0,0015, 0,005, 0,1 (1 f.p.j.) | IV | Jours 6 à 18 de la gestation | Survie; obs. clin.; poids corporel; consommation d’aliments; hématologie, viabilité fœtale, poids fœtal, morphologie | ↓ viabilité fœtale; ↓ poids fœtal; ↑ malformations et déviations (0,1 mg/kg/jour), ↓ érythrocytes, hémoglobine, hématocrite (0,1 mg/kg/jour) |
Tableau 18 : Résultats des études sur le pouvoir mutagène du chlorhydrate de gemcitabine
Type d’étude Espèce, cellules Voie
d’administration
Doses et
concentrations Résultats
Ames Salmonella
typhimurium,
Escherichia coli
Sans objet 125 à 5000 mcg/plaque Négatifs avec et sans activation
Synthèse d’ADN
non programmée
Hépatocytes de rats adultes
Sans objet 0,5 à 1000 mcg/mL Négatifs
Mutation directe au
locus de la thymidine
kinase
Lymphome de
souris L5178Y TK+/-
Sans objet 0,001 à 0,06 mcg/mL Positifs avec et sans activation métabolique Type d’étude Espèce, cellules Voie
d’administration
Doses et
concentrations Résultats
Échange de
chromatides sœurs
dans la moelle
osseuse
Hamster chinois Intrapéritonéale 3,125 à 50 mcg/kg Négatifs
Aberration
chromosomique
Ovaire de hamster
chinois
Sans objet 0,005 à 0,03 mcg/mL,
0,04 à 0,1 mcg/mL
Négatifs avec et sans activation métabolique
Micronoyau Souris, moelle
osseuse
Intraveineuse 0, 0,1875, 0,375,
0,75 mg/kg
Positifs
- 17.
MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1. Monographie de GEMZAR, poudre pour solution, 200 mg ou 1 g de gemcitabine par fiole, numéro de contrôle de la présentation : 171741, Eli Lilly Canada, 28 avril 2014.
- 2.
PrGemcitabine Injectable (solution, 38 mg/mL), numéro de contrôle de la présentation 287075,
Monographie de produit, Pfizer Canada Inc. (3 janvier 2025)