


Monographie de produit - Glumetza
Modifications importantes apportées récemment à la monographie
- 7. Mises en garde et précautions, système endocrinien et
métabolisme, acidose lactique
2026-06
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie...................................... 2
Table des matières ................................................................................................................ 2
Partie 1 : renseignements pour le professionnel de la santé ................................................... 4
1 Indications ................................................................................................................. 4
1.1 Pédiatrie ................................................................................................................................ 4
1.2 Gériatrie ................................................................................................................................ 4
2 Contre-indications ...................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes………………………………………..5
4 Posologie et administration ........................................................................................ 6
4.1 Considérations posologiques ................................................................................................ 6
4.2 Dose recommandée et modification posologique ................................................................ 7
4.4 Administration ...................................................................................................................... 8
4.5 Dose oubliée ......................................................................................................................... 8
5 Surdose ...................................................................................................................... 8
6 Formes pharmaceutiques, teneurs, composition et conditionnement ......................... 9
7 Mises en garde et précautions .................................................................................... 9
Généralités ..................................................................................................................................... 10
Appareil cardiovasculaire ............................................................................................................... 10
Conduite et utilisation de machines………………………………………………………………………………………….10
Fonction rénale…………………………………………………………………………………………………………………………10
Fonction hépatique, biliaire et pancréatique…………………………………………………………………………….11
Surveillance et examen de laboratoire………………………………………………………………………………………11
Système endocrinien et métabolisme……………………………………………………………………………………….12
Système nerveux………………………………………………………………………………………………………..…………….15
7.1 Populations particulières……………………………………………………………………………………………………16 7.1.1 Grossesse………………………………………………………………………………………………………………..16
7.1.2 Allaitement ................................................................................................................... 16
7.1.3 Enfants et adolescents.................................................................................................. 16
7.1.4 Personnes âgées ........................................................................................................... 16
8 Effets indésirables .................................................................................................... 17
8.1 Aperçu des effets indésirables ............................................................................................ 17
8.2 Effets indésirables observés dans les essais cliniques ........................................................ 17
8.3 Effets indésirables peu courants observés au cours des études cliniques ......................... 19
8.5 Effets indésirables observés après la commercialisation ................................................... 20
9 Interactions médicamenteuses ................................................................................. 20
9.2 Aperçu des interactions médicamenteuses ........................................................................ 20
9.3 Interactions médicament-comportement .......................................................................... 21
9.4 Interactions médicament-médicament .............................................................................. 21
9.5 Interactions médicament-aliment ...................................................................................... 23
9.6 Interactions médicament-plante médicinale ...................................................................... 23
9.7 Interactions médicament-tests de laboratoire ................................................................... 23
10 Pharmacologie clinique ............................................................................................ 23
10.1 Mode d’action ...................................................................................................................... 23
10.2 Pharmacodynamie ............................................................................................................... 24
10.3 Pharmacocinétique .............................................................................................................. 25
11 Conservation, stabilité et mise au rebut .................................................................... 27
Partie 2 : Renseignements scientifiques ............................................................................... 29
13 Renseignements pharmaceutiques ........................................................................... 29
14 Études cliniques ....................................................................................................... 30
14.1 Études cliniques par indication ............................................................................................ 30
14.2 Résultats des études………………………………………………………………………………………………………..30
15 Microbiologie ........................................................................................................... 33
16 Toxicologie non clinique ........................................................................................... 33
Renseignements destinés aux patient·e·s............................................................................. 35
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Les comprimés à libération prolongée de GLUMETZA / GLUMETZA (SB) (chlorhydrate de metformine) sont indiqués pour :
- la maîtrise de l'hyperglycémie chez les patients adultes souffrant de diabète de type 2 (non insulinodépendant, à apparition tardive), comme traitement d'appoint à la diète, l'exercice et la perte de poids, ou quand l'insulinothérapie n'est pas appropriée.
- Peuvent être employés en monothérapie ou en association avec une sulfonylurée.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : L'innocuité et l'efficacité de GLUMETZA / GLUMETZA (SB) n'ont pas été établies chez les patients pédiatriques et on ne peut faire aucune recommandation posologique chez ces patients.
1.2 Gériatrie
Gériatrie (> 80 ans): Des données limitées provenant d'études pharmacocinétiques contrôlées menées avec le chlorhydrate de metformine auprès de sujets âgés sains suggèrent que la clairance plasmatique totale de la metformine est réduite, que la demi-vie est prolongée et que la Cmax augmente comparativement à de jeunes sujets sains (voir 10 Pharmacologie clinique, pharmacocinétique). Ces données semblent indiquer que les changements dans le profil pharmacocinétique de la metformine dus au vieillissement résultent principalement de changements dans la fonction rénale. On ne devrait pas amorcer un traitement à la metformine chez les patients âgés de plus de 80 ans, à moins qu'une évaluation de la clairance de la créatinine ne démontre aucune réduction significative de la fonction rénale. Chez les patients d'âge avancé, il faut ajuster soigneusement la posologie de la metformine afin d'administrer la dose minimale permettant d'obtenir un contrôle glycémique acceptable, car le vieillissement est associé à un déclin de la fonction rénale (voir 7 Mises en garde et précautions, fonction rénale). La metformine est contre-indiquée chez les patients présentant une insuffisance rénale sévère (voir 2 Contre-indications). Une surveillance plus attentive et fréquente de la fonction rénale est nécessaire pour aider à prévenir l'acidose lactique associée à la metformine (voir 4.1 Considérations posologiques, 7 Mises en garde et précautions, Endocrinien et Métabolisme, Acidose lactique, 7.1.4 personnes âgées).
2. Contre-indications
Les comprimés à libération prolongée de GLUMETZA / GLUMETZA (SB) (chlorhydrate de metformine) sont contre-indiqués chez les patients
- Patients qui sont hypersensibles à ce médicament ou aux ingrédients qui entrent dans la préparation du produit ou du contenant. Pour une liste complète des ingrédients, consulter la section Formes posologiques, composition et conditionnement de la monographie du produit (voir 6 Formes pharmaceutiques, teneurs, Composition et conditionnement).
- Diabète sucré instable ou de type 1 (insulinodépendant).
- Acidose métabolique aiguë ou chronique, notamment acidocétose diabétique compliquée ou non de coma; antécédents d'acidocétose avec ou sans coma. L'acidocétose diabétique devrait être traitée par administration d'insuline.
- Chez les patients ayant des antécédents d'acidose lactique, peu importe les facteurs déclenchants.
- En présence d'altération de la fonction rénale ou méconnaissance de l'état de la fonction rénale, et également chez les patients présentant des taux de créatinine sérique dépassant la limite supérieure de l'écart normal. Néphropathie ou dysfonction rénale (évoquée par une créatininémie égale ou supérieur à 136 mcmol/L chez l'homme ou à 124 mcmol/L chez la femme, ou encore par une anomalie de la clairance de la créatinine) pouvant être due à diverses affections, notamment le collapsus cardiovasculaire (choc), l'infarctus aigu du myocarde ou la septicémie (voir 7 Mises en garde et précautions).
- Dans les cas de consommation abusive d'alcool aiguë ou chronique.
- Chez les patients souffrant de dysfonction hépatique grave. Puisque cet état a été associé à certains cas d'acidose lactique, on devrait généralement éviter d'administrer le chlorhydrate de metformine en présence de signes cliniques d'hépatopathie ou de résultats d'analyses de laboratoire témoignant d'une telle affection.
- Il faut interrompre temporairement l'emploi de la metformine chez les patients qui font l'objet d'examens radiologiques comportant l'administration intravasculaire de produits de contraste iodés car l'emploi de telles substances peut entraîner une altération aiguë de la fonction rénale (voir 7 Mises en garde et précautions).
- Dans des cas de collapsus cardiovasculaire et d'états pathologiques compliqués d'hypoxémie tels que l'insuffisance cardiorespiratoire, qui sont souvent liés à une hyperlactacidémie.
- En présence de facteurs de stress tels qu'une infection grave, une blessure ou une intervention chirurgicale ainsi que pendant la phase de récupération postopératoire.
- Chez les patients souffrant de déshydratation grave.
- Durant la grossesse.
3 Encadré sur les mises en garde et précautions importantes
4 Posologie et administration
4.1 Considérations posologiques
On devrait faire preuve de prudence dans le choix de la dose pour les personnes âgées, en se basant sur une surveillance attentive et régulière de la fonction rénale. En général, les patients âgés ne devraient pas être titrés à la dose maximale de metformine. Le traitement par GLUMETZA / GLUMETZA (SB) ne devrait pas être initié chez les patients de plus de 80 ans, sauf si leur fonction rénale n'est pas significativement altérée (voir 7 Mises en garde et Précautions, surveillance et essais de laboratoire, 7.1.4 Personnes âgées).
On doit prendre les comprimés à libération prolongée de GLUMETZA / GLUMETZA (SB) une fois par jour avec des aliments afin de favoriser une libération optimale de la dose de metformine dans la circulation systémique. (voir 10 Pharmacologie Clinique, pharmacocinétique). Chez les patients adultes souffrant de diabète de type 2, il faut individualiser la posologie pour chaque patient et déterminer la dose minimale de GLUMETZA et GLUMETZA (SB) qui réduira la glycémie adéquatement dans chacun des cas. Une dose de départ recommandée plus faible, avec une augmentation progressive de la posologie, est conseillée pour minimiser les symptômes gastro-intestinaux. Pendant le début du traitement et la titration de la dose, la glycémie à jeun devrait être utilisée pour déterminer la réponse thérapeutique à GLUMETZA / GLUMETZA (SB), et pour identifier la dose minimale efficace pour les patients.
La metformine est largement excrétée par les reins, et le risque d'accumulation de metformine et d'acidose lactique augmente en fonction du degré d'altération de la fonction rénale. GLUMETZA est contre-indiqué chez les patients présentant une insuffisance rénale sévère [taux de filtration glomérulaire estimé (eGFR, inférieur à 30 mL/min/1,73 m²)], insuffisance rénale en phase terminale, chez les patients sous dialyse ou lorsque la fonction rénale n'est pas connue (voir 2 Contre-Indications). Les facteurs susceptibles d'augmenter le risque d'acidose lactique devraient être examinés avant d'envisager le début du traitement par GLUMETZA chez les patients présentant une insuffisance rénale.
La prudence est de mise lors de l'utilisation concomitante de médicament(s) pouvant réduire la fonction rénale (comme les diurétiques, en particulier les diurétiques de l'anse) ou pouvant interférer avec l'élimination de la metformine, tels que les médicaments cationiques, éliminés par sécrétion tubulaire rénale, en raison du risque accru de développer une acidose lactique pendant la co-administration. Une adaptation éventuelle de la posologie de GLUMETZA devrait être envisagée lorsque GLUMETZA est administré simultanément avec des médicaments cationiques ou avec des médicaments susceptibles
Mises en garde et précautions graves
L'acidose lactique est une complication métabolique rare mais grave qui peut se produire durant le traitement avec GLUMETZA / GLUMETZA (SB) (voir 7 Mises en garde et précautions, Endocrinien et Métabolisme, Acidose lactique).
Quand ils prennent GLUMETZA / GLUMETZA (SB), les patients doivent être mis en garde contre la consommation excessive d'alcool, autant aiguë que chronique, car la consommation d'alcool peut potentialiser les effets de la metformine sur le métabolisme du lactate (voir 7 Mises en garde et précautions, Endocrinien et Métabolisme, Acidose lactique).
d'induire une hyperglycémie ou une hypoglycémie, en particulier au début du traitement par le médicament interférant et à son arrêt (voir 9.4 Interactions médicament-médicament).
Chez les patients avec la dose maximale recommandée ne parvient pas à abaisser adéquatement la glycémie, le médicament devrait être interrompu.
4.2 Posologie recommandée et ajustement posologique
La dose initiale de GLUMETZA et GLUMETZA (SB) devrait être de 1000 mg une fois par jour, pris avec le repas du soir. On doit prendre les comprimés à libération prolongée de GLUMETZA / GLUMETZA (SB) avec des aliments afin de favoriser une libération optimale de la dose de metformine dans la circulation systémique. On recommande une augmentation graduelle de la dose par paliers de 500 mg par semaine afin d'atténuer les effets indésirables gastro-intestinaux et de permettre de déterminer la dose minimale requise pour obtenir un contrôle glycémique adéquat.
La dose quotidienne maximale ne devrait pas excéder 2000 mg/jour, pris avec le repas du soir. Les comprimées devraient être avalés entiers, avec un verre d'eau.
La fonction rénale doit être évaluée avant le début du traitement par GLUMETZA et périodiquement par la suite, au moins une fois par an chez les patients ayant une fonction rénale normale, et une surveillance plus fréquente chez les patients présentant une altération de la fonction rénale (eGFR < 60 mL/min/1,73 m2) et chez les patients âgés (voir 7 Mises en garde et précautions, rénal). La dose quotidienne maximale de GLUMETZA chez les patients avec un taux de filtration glomérulaire estimé (eGFR) ≥30 mL/min/1,73 m2 à <45 mL/min/1,73 m2 est de 1000 mg.
Passage d'un autre traitement antidiabétique
Aucune période de transition n'est habituellement nécessaire lorsqu'un patient passe d'un agent hypoglycémiant oral standard, autre que le chlorpropamide, à GLUMETZA / GLUMETZA (SB). On a fait passer des patients de la metformine à libération immédiate à GLUMETZA / GLUMETZA (SB) une fois par jour sans aucun incident (voir 14 Essaies Cliniques). Suite au passage de la metformine IR à GLUMETZA / GLUMETZA (SB)), on doit surveiller étroitement la glycémie et faire les ajustements posologiques nécessaires. Lorsqu'un patient passe du chlorpropamide, il faut faire preuve de prudence durant les deux premières semaines en raison de la rétention prolongée de chlorpropamide dans l'organisme qui pourrait entraîner un chevauchement des effets du médicament et la possibilité d'une hypoglycémie.
Administration concomitante de GLUMETZA / GLUMETZA (SB) et d'une sulfonylurée orale chez les adultes
Si le patient n'a pas répondu à l'administration de la dose maximale de GLUMETZA / GLUMETZA (SB) en monothérapie durant quatre semaines, on devrait considérer l'addition progressive d'une sulfonylurée orale tout en continuant l'administration de GLUMETZA / GLUMETZA (SB) à la dose maximale, même si l'administration d'une sulfonylurée s'était soldée par un échec en première ou deuxième intention. Lors de l'administration concomitante de metformine et d'une sulfonylurée, le contrôle de la glycémie désiré peut être atteint en ajustant la posologie de chaque médicament. Dans un essai clinique portant sur des patients atteints de diabète de type 2 et traités préalablement au glyburide, à raison de 15 mg/jour, on a comparé l'efficacité de GLUMETZA en association avec le glyburide à l'efficacité du glyburide employé seul (placebo), à contrôler la glycémie en mesurant les réductions importantes de la glycémie à jeun, de l'HbA1c, de la fructosamine et de la réponse glycémique comparé aux valeurs initiales (voir 14 Essais Cliniques). Il faudrait déterminer la dose minimale effective de chaque médicament. Le risque d'hypoglycémie existe lors de l'administration concomitante de GLUMETZA / GLUMETZA (SB) et d'une sulfonylurée. Il faut prendre les précautions appropriées (voir la notice d'accompagnement de la sulfonylurée en question). Si le patient n'a pas répondu de façon satisfaisante après un à trois mois de traitement concomitant avec la dose maximale de GLUMETZA / GLUMETZA (SB) et la dose maximale d'une sulfonylurée, il faudrait considérer d'autres alternatives de traitement, incluant le passage à l'insuline.
4.4 Administration
On doit prendre les comprimés à libération prolongée de GLUMETZA / GLUMETZA (SB) avec des aliments et les avaler entiers, avec un verre d'eau. Ne pas couper ou écraser les comprimés. Pendant le début du traitement et la titration de la dose, la glycémie à jeun devrait être utilisée pour déterminer la réponse thérapeutique à GLUMETZA / GLUMETZA (SB), ainsi que pour identifier la dose minimale efficace pour les patients.
4.5 Dose oubliée
Si vous avez oublié une dose de GLUMETZA / GLUMETZA (SB)), vous devriez la prendre dès que possible, avec des aliments. Cependant s'il n'y a que dix heures avant la prochaine dose, sautez la dose oubliée et retournez à votre posologie habituelle. Ne doublez pas la dose. Si le patient se sent mal ou si le test de glucose à domicile indique des taux élevés, on devrait communiquer avec un médecin.
5 Surdose
Aucun cas de surdosage n'a été rapporté avec GLUMETZA / GLUMETZA (SB), On pourrait s'attendre à des réactions indésirables de plus forte intensité qu'à la normale, notamment les suivantes : malaise épigastrique, nausées et vomissements suivis de diarrhée, somnolence, faiblesse, étourdissements, malaise et céphalées. Si ces symptômes persistent, il faut exclure la possibilité d'une acidose lactique. On devrait immédiatement communiquer avec un médecin pour déterminer si le traitement devrait être interrompu et instaurer les mesures de soutien appropriées. Pour le traitement d’une surdose suspectée, communiquez avec votre Centre antipoison régional.
Des cas de surdose ont été rapportés avec le chlorhydrate de metformine, incluant l’ingestion de quantités supérieures à 50 grammes. On a rapporté une hypoglycémie dans environ 10 % des cas, mais on n’a pas été établi de relation causale avec le chlorhydrate de metformine. On a rapporté une acidose lactique dans environ 32 % des cas de surdosage à la metformine (voir 7 Mises en garde et précautions, Endocrinien et Métabolisme, Acidose Lactique). La metformine peut être dialysées avec une clairance allant jusqu’à 170 mL/min dans de bonnes conditions hémodynamiques. Donc l’hémodialyse pourrait être utile pour retirer une accumulation de médicament dès les patients chez qui on soupçonne un surdosage à la metformine. Une pancréatite peut survenir dans le cadre d'une surdose de metformine (voir 7 Mises en garde et précautions, Hépatique/biliaire/pancréatique).
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, Composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
Les comprimés de GLUMETZA à 500 mg sont des comprimés pelliculés blancs, de forme ovale, marqués en creux « M 500 ».
Les comprimés de GLUMETZA à 1000 mg sont des comprimés pelliculés blancs, de forme ovale, marqués « M 1000 ».
Les comprimés de GLUMETZA (SB) à sont des comprimés blancs, de forme ovale, marqués « M 1000 ».
GLUMETZA à 500 mg : flacons de 500 comprimés.
GLUMETZA à 1000 mg : flacon 90 comprimés.
GLUMETZA (SB) à 1000 mg : flacon de 1000 comprimés.
7 Mises en garde et précautions
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| teneur/ composition | ||||
| Orale | GLUMETZA comprimés à libération prolongée : 500 mg GLUMETZA Comprimés à libération prolongée : 1000 mg Glumetza (SB) | hypromellose, cellulose microcristalline, stéarate de magnésium, polyéthylène glycol, polyéthylène oxyde, polysorbate, dioxyde de titane. silice colloïdale, crospovidone, béhénate glycérilique, alcool polyvinylique, dispersion de polyacrylate, hypromellose, talc, polyéthylène glycol, dioxyde de titane, émulsion de siméthicone, polysorbate, gomme-laque, oxyde de fer noir, macrogol, alcool butylique, carmine d'indigo, jaune soleil FCF et rouge allura AC silice colloïdale, crospovidone, décanedioate de dibutyle, éthylcellulose, béhénate glycérylique, alcool polyvinylique, povidone | ||
Généralités
GLUMETZA / GLUMETZA (SB) doivent être employés en concomitance avec un régime alimentaire et un programme d'exercices appropriés, et non à la place de l'un ou de l'autre. Il faut s'assurer de ne pas prescrire GLUMETZA / GLUMETZA (SB) en présence d'une contre-indication. Il faut cesser d'administrer la metformine si le patient développe une affection intercurrente aiguë, comme une dysfonction hépatique cliniquement significative, un collapsus cardiovasculaire, une insuffisance cardiaque congestive, un infarctus aigu du myocarde ou toute autre affection compliquée d'hypoxémie qui pourrait également causer une azotémie pré-rénale. En cas de vomissements, interrompez temporairement le médicament, excluez l'acidose lactique, puis reprenez la posologie avec prudence.
Appareil cardiovasculaire
- États hypoxiques : L'effondrement cardiovasculaire (choc) de toute origine, l'insuffisance cardiaque congestive aiguë, l'infarctus du myocarde aigu et d'autres affections caractérisées par une hypoxémie ont été associés à une acidose lactique et peuvent également entraîner une azotémie pré-rénale. Lorsque de tels événements surviennent chez des patients traités par GLUMETZA / GLUMETZA (SB), le médicament doit être immédiatement interrompu.
Conduite et utilisation de machines
Les patients doivent être avertis de ne pas conduire de véhicule ou d'utiliser des machines potentiellement dangereuses dans des conditions où un risque d'hypoglycémie est présent (voir 7 Mises en garde et précautions). Lorsque GLUMETZA / GLUMETZA (SB) est utilisé en association avec un sulfamide hypoglycémiant ou en association avec de l'insuline, les patients doivent être conseillés de prendre des précautions pour éviter l'hypoglycémie lors de la conduite ou de l'utilisation de véhicules ou de machines potentiellement dangereuses.
Fonction rénale
Le chlorhydrate de metformine est excrété par le rein, et le risque d'accumulation de metformine et d'acidose lactique augmente avec le degré de détérioration de la fonction rénale. GLUMETZA / GLUMETZA (SB) sont contre-indiqués chez les patients présentant une insuffisance rénale sévère ; DFG < 30 mL/min/1,73 m² (voir 2 Contre-indications). La fonction rénale doit être évaluée avant l'initiation de GLUMETZA ou de GLUMETZA (SB) et périodiquement par la suite, avec une surveillance plus fréquente chez les patients dont le DFG diminue à moins de 60 mL/min/1,73 m². Chez les patients âgés, la metformine devrait être titrée avec précaution pour établir la dose minimale nécessaire pour obtenir un effet glycémique adéquat, car le vieillissement est associé à une fonction rénale réduite. Chez les patients âgés, la fonction rénale devrait être surveillée plus fréquemment, et en général, GLUMETZA / GLUMETZA (SB) ne devrait pas être titrée à la dose maximale (voir 4.1 Considérations posologiques et 4.2 Dose recommandée et ajustement de la dose). Chez les patients chez lesquels le développement d'une dysfonction rénale est prévu, la fonction rénale devrait être évaluée plus fréquemment, et GLUMETZA / GLUMETZA (SB) devraient être interrompus si le DFG diminue à ≤ 30 mL/min/1,73 m² (voir 2 Contre-indications).
Une prudence particulière doit être exercée dans les situations où la fonction rénale peut être altérée, par exemple chez les personnes âgées, en cas de déshydratation, lors de l'initiation d'un traitement antihypertenseur ou diurétique, ou lors du début d'un traitement par un AINS.
Des examens radiologiques comportant l'emploi de produits de contraste iodés peuvent entraîner une insuffisance rénale aiguë et ont été liés à une acidose lactique chez des patients qui recevaient la metformine. L'emploi de la metformine doit être suspendu 2 jours avant tout examen radiologique pour le reprendre seulement après que le patient a recommencé de se nourrir et que la fonction rénale est redevenue normale.
Utilisation de médicaments concomitants susceptibles d'affecter la fonction rénale ou la disposition de la metformine : Les médicaments concomitants susceptibles d'affecter la fonction rénale ou d'entraîner des changements hémodynamiques significatifs, ou qui pourraient interférer avec la disposition de la metformine, tels que les médicaments cationiques éliminés par sécrétion tubulaire rénale (voir 9.4 Interactions médicament-médicament), doivent être utilisés avec prudence.
Fonction hépatique, biliaire et pancréatique
Comme l'altération de la fonction hépatique a été liée à certains cas d'acidose lactique, on devrait généralement éviter d'administrer GLUMETZA / GLUMETZA (SB) aux patients présentant des signes cliniques d'hépatopathie ou de résultats d'analyses de laboratoire témoignant d'une telle affection (voir 2 Contre-Indications).
Des cas graves de pancréatite ont été signalés chez des patients recevant de la metformine. Les cas de pancréatite rapportés se sont produits soit dans le cadre d'une surdose aiguë de metformine (voir 5 Surdose, 8.5 Effets indésirables observés après la mise en commercialisation), soit chez des patients recevant des doses thérapeutiques de metformine en présence d'une insuffisance rénale concomitante et/ou d'une acidose lactique, indiquant une accumulation de metformine.
Surveillance et examens de laboratoire
La réponse à GLUMETZA / GLUMETZA (SB) doit être surveillée par des mesures périodiques de la glycémie à jeun et des taux d'hémoglobine glycosylée, avec pour objectif de réduire ces niveaux vers la plage normale. Pendant la titration initiale de la dose, la glycémie à jeun peut être utilisée pour déterminer la réponse à la dose thérapeutique. Ensuite, à la fois la glycémie et l'hémoglobine glycosylée devraient être surveillées. Les mesures de l'hémoglobine glycosylée peuvent être particulièrement utiles pour évaluer le contrôle à long terme
Une surveillance plus fréquente de la glycémie devrait être envisagée lorsque GLUMETZA / GLUMETZA (SB) sont administrés simultanément avec des médicaments cationiques excrétés par sécrétion tubulaire rénale, ou avec des médicaments induisant une hyperglycémie ou une hypoglycémie, en particulier au début du traitement par le(s) médicament(s) interférent(s) (voir 9.4 Interactions médicament-médicament).
La fonction rénale doit être évaluée avant l'initiation de GLUMETZA et périodiquement par la suite, au moins une fois par an chez les patients ayant une fonction rénale normale, et une surveillance plus fréquente chez les patients présentant une insuffisance rénale (DFG < 60 mL/min/1,73 m²) et chez les patients âgés. Chez les patients avec un DFG inférieur à 60 mL/min/1,73 m², il est recommandé d'effectuer une surveillance plus intensive des biomarqueurs glycémiques et rénaux, ainsi que des signes et symptômes de dysfonction rénale, en particulier si le DFG est inférieur à 45 mL/min/1,73 m² (voir 4.2 Dose recommandée et modification posologique, 7 Mises en garde et précautions, fonction rénale). GLUMETZA doit être arrêté si le DFG diminue à ≤ 30 mL/min/1,73 m² (voir 2 Contre-indications).
Surveillance initiale et périodique des paramètres hématologiques (par exemple, hémoglobine/hématocrite et indices des globules rouges). Bien que l'anémie mégaloblastique soit rarement observée avec la thérapie au chlorhydrate de metformine, si elle est suspectée, une carence en vitamine B12 devrait être exclue (voir 7 Mises en garde et précautions, Hématologiques). Une attention particulière doit être accordée aux complications à court terme et à long terme qui sont propres au diabète. Des examens cardiovasculaires, ophtalmologiques, hépatiques et périodiques sont recommandés (voir 7 Mises en garde et précautions).
La surveillance régulière des niveaux de l'hormone thyroïdienne stimulante (TSH) est recommandée chez les patients souffrant d'hypothyroïdie (voir 7 Mises en garde et précautions, Hypothyroïdie).
Pour les patients hypothyroïdiens traités par lévothyroxine, une surveillance attentive des taux de glucose sanguin est recommandée, en particulier lors de l'initiation, du changement ou de l'arrêt de la thérapie hormonale thyroïdienne (voir 7 Mises en garde et précautions, Hypothyroïdie et 9.4 Interactions médicament-médicament, Lévothyroxine).
Pour les patients prenant simultanément GLUMETZA / GLUMETZA (SB) avec de la phénprocoumone ou d'autres anticoagulants à base de vitamine K, une surveillance étroite du taux international normalisé (INR) est recommandée (voir 9.4 Interactions médicament-médicament).
Système endocrinien et métabolisme
Changement de l'état clinique d'un patient atteint de diabète de type 2 précédemment contrôlé :
Un patient diabétique précédemment bien contrôlé avec GLUMETZA / GLUMETZA (SB) qui présente des anomalies de laboratoire ou une maladie clinique (en particulier une maladie vague et mal définie) doit être évalué rapidement pour rechercher des preuves de cétose ou d'acidose lactique. L'évaluation doit inclure les électrolytes sériques et les cétones, la glycémie, et si nécessaire, le pH sanguin, le lactate, le pyruvate et les taux de metformine. Si une acidose de l'une ou l'autre forme se produit, GLUMETZA / GLUMETZA (SB) doivent être arrêtés immédiatement et des mesures correctives appropriées doivent être prises (voir 7 Mises en garde et précautions).
Hypoglycémie
L'hypoglycémie ne se produit généralement pas chez les patients recevant uniquement du chlorhydrate de metformine dans des circonstances d'utilisation normales, mais elle pourrait survenir en cas d'apport calorique insuffisant, en l'absence de compensation par un apport calorique adéquat lors d'exercices physiques intenses, ou lors de l'utilisation concomitante avec d'autres agents abaissant la glycémie ou de l'alcool. Les patients âgés affaiblis ou malnutris et ceux souffrant d'insuffisance surrénalienne ou hypophysaire sont particulièrement susceptibles aux effets hypoglycémiants. L'hypoglycémie peut être difficile à reconnaître chez les personnes âgées et chez celles qui prennent des médicaments bêta-bloquants
Hypothyroïdie
La metformine induit une réduction des niveaux de thyrotropine (hormone stimulant la thyroïde
- TSH) chez les patients atteints d'hypothyroïdie traitée ou non traitée (voir, Effets indésirables observés après la mise en marché). Une surveillance régulière des niveaux de TSH est recommandée chez les patients atteints d'hypothyroïdie (voir Surveillance et essais de laboratoire). Des études ont montré que la metformine réduit les niveaux plasmatiques de TSH, souvent jusqu'à des niveaux subnormaux, lorsqu'elle est administrée à des patients atteints d'hypothyroïdie non traitée ou à des patients hypothyroïdiens traités efficacement par la lévothyroxine. La réduction induite par la metformine des niveaux de TSH plasmatique n'est pas observée lorsque la metformine est administrée à des patients ayant une fonction thyroïdienne normale. Il a été suggéré que la metformine renforce la modulation inhibitrice des hormones thyroïdiennes sur la sécrétion de TSH. La lévothyroxine peut réduire l'effet hypoglycémiant de la metformine. Une surveillance attentive des niveaux de glucose sanguin est recommandée chez les patients atteints d'hypothyroïdie traités par la lévothyroxine, en particulier lorsque la thérapie par hormone thyroïdienne est initiée, modifiée ou arrêtée (voir 7 Mises en garde et précautions, surveillance et essais de laboratoire et 9.4 Interactions médicament-médicament, Levothyroxine).
Acidose lactique
L'acidose lactique est une complication métabolique rare mais grave qui peut se produire durant le traitement avec GLUMETZA / GLUMETZA (SB). Lorsqu'elle survient, elle entraîne la mort dans environ 50 % des cas. Elle peut également survenir en présence d'un certain nombre d'affections, dont le diabète sucré, ou de tout état caractérisé par une hypoperfusion et une hypoxémie. L'acidose lactique se caractérise par l'élévation de la concentration sanguine de lactate, la diminution du pH sanguin, le déséquilibre électrolytique comportant une augmentation de la valeur du trou anionique et l'élévation du rapport lactate/pyruvate. Quand l'emploi de metformine est mis en cause, la concentration plasmatique de ce médicament se révèle généralement supérieure à 5 mcg/mL.
Chez les patients qui reçoivent le chlorhydrate de metformine, la fréquence déclarée d'acidose lactique est très faible (environ 0,03 cas par 1000 patients-années) et environ la moitié de ces cas sont mortels. Les cas rapportés ont touché principalement des diabétiques atteints d'insuffisance rénale notable, notamment de néphropathie et d'hypoperfusion rénale organique. Le risque d'acidose lactique est plus élevé chez les patients souffrant d'insuffisance cardiaque congestive nécessitant un traitement pharmacologique. En particulier, le traitement des personnes âgées doit s'accompagner d'une surveillance étroite de la fonction rénale. Le risque d'acidose lactique augmente avec la gravité de la dysfonction rénale et l'âge du patient. Chez les patients qui prennent GLUMETZA / GLUMETZA (SB), ce risque peut toutefois être considérablement atténué par une surveillance régulière de la fonction rénale et par l'emploi de la plus petite dose efficace de GLUMETZA / GLUMETZA (SB). De plus, il faut interrompre sans délai l'administration de GLUMETZA / GLUMETZA (SB) en présence de toute affection liée à l'hypoxémie, à de la déshydratation ou à la sepsie. Comme l'atteinte fonctionnelle hépatique peut se traduire par une diminution notable de la capacité d'éliminer le lactate, il faut en général éviter d'administrer GLUMETZA / GLUMETZA (SB) en présence de signes cliniques d'hépatopathie ou de résultats d'analyses biologiques évocateurs d'une telle affection. Il faut conseiller au patient qui reçoit GLUMETZA / GLUMETZA (SB) d'éviter toute consommation excessive d'alcool, car la prise d'alcool entraîne la potentialisation des effets du chlorhydrate de metformine sur le métabolisme du lactate. Souvent, l'installation de l'acidose lactique est discrète et s'accompagne seulement de symptômes vagues comme des malaises, des myalgies, une gêne respiratoire, une augmentation de la somnolence et des troubles abdominaux imprécis. L'acidose lactique constitue une urgence médicale qui exige un traitement en milieu hospitalier. Il faut interrompre immédiatement GLUMETZA / GLUMETZA (SB) chez un patient qui présente une acidose lactique. Comme le chlorhydrate de metformine se prête à la dialyse, il est recommandé de recourir sans délai à l'hémodialyse afin de corriger l'acidose et d'éliminer la metformine accumulée.
Les professionnels de la santé devraient instruire leurs patients à reconnaître les symptômes qui pourraient signaler le début d'une acidose lactique. En cas de développement d'une acidose de quelque nature que ce soit, GLUMETZA / GLUMETZA (SB) devrait être immédiatement interrompu et le patient devrait être hospitalisé immédiatement.
Perte de contrôle de la glycémie
Lorsqu'un patient stabilisé sous n'importe quel régime antidiabétique est exposé à un stress tel que de la fièvre, un traumatisme, une infection ou une intervention chirurgicale, une perte temporaire du contrôle glycémique peut survenir. À de telles occasions, il peut être nécessaire de suspendre GLUMETZA et d'administrer temporairement de l'insuline. GLUMETZA peut être réinstauré après la résolution de l'épisode aigu.
Taux de vitamine B12
Une altération de l'absorption de la vitamine B12 a été rapportée chez certains patients. Par conséquent, il est conseillé de mesurer les taux de vitamine B12 sérique au moins tous les uns à deux ans chez les patients sous traitement à long terme avec GLUMETZA / GLUMETZA (SB). Une diminution des taux sériques de vitamine B12, passant à des niveaux subnormaux chez des patients dont les niveaux étaient normaux auparavant, sans manifestations cliniques, a été observée chez environ 7% des patients recevant de la metformine dans des essais cliniques contrôlés d'une durée de 28 semaines. Cette diminution, potentiellement due à une interférence avec l'absorption de la vitamine B12 à partir du complexe B12-facteur intrinsèque, est cependant très rarement associée à une anémie et semble réversible rapidement après l'arrêt de la metformine ou la supplémentation en vitamine B12. La mesure des paramètres hématologiques sur une base annuelle est recommandée chez les patients sous metformine (voir 7 Mises en garde et précautions, surveillance et essais de laboratoire), et toute anomalie apparente devrait faire l'objet d'une enquête et d'une gestion appropriée. Certaines personnes (celles présentant un apport ou une absorption insuffisante de vitamine B12 ou de calcium) semblent prédisposées à développer des niveaux subnormaux de vitamine B12. Un traitement à long terme par la metformine a été associé à une diminution des taux sériques de vitamine B12, susceptible de provoquer une neuropathie périphérique. Des cas graves de neuropathie périphérique ont été signalés avec un traitement par la metformine en présence d'une carence en vitamine B12. La surveillance des taux sériques de vitamine B12 est recommandée
Hématologique
Des cas graves d'anémie hémolytique induite par la metformine, dont certains ont eu une issue fatale, ont été signalés. Deux mécanismes ont été décrits pour l'anémie hémolytique immunitaire induite par la metformine: la formation d'un anticorps contre le complexe érythrocyte-metformine et la formation d'autoanticorps. La surveillance des paramètres hématologiques est recommandée (voir 7 Mises en garde et précautions, surveillance et essais de laboratoire).
Patients atteints de maladies mitochondriales connues ou suspectées :
Chez les patients présentant des maladies mitochondriales connues, telles que l’encéphalomyopathie mitochondriale avec acidose lactique et épisodes de type AVC (syndrome MELAS) et le diabète et la surdité d’hérédité maternelle (MIDD), la metformine n’est pas recommandée en raison du risque d’exacerbation de l’acidose lactique et de complications neurologiques pouvant entraîner une aggravation de la maladie. En cas de signes et symptômes évocateurs du syndrome MELAS ou du MIDD après la prise de Glumetza ou Glumetza (SB), le traitement par metformine doit être immédiatement interrompu et une évaluation diagnostique rapide doit être effectuée.
Système nerveux
Des cas graves d'encéphalopathie induite par la metformine ont été signalés (voir 8 Réactions indésirables, 8.5 Effets indésirables observés après la mise en commercialisation). Certains de ces cas ont été signalés sans association avec l'acidose lactique, l'hypoglycémie ou une altération rénale.
Considérations périopératoires
Le traitement à la metformine doit être temporairement suspendu avant toute intervention chirurgicale (à l'exception des interventions légères n'exigeant pas de restriction de l'apport liquidien ou alimentaire). Il faut suspendre l'emploi de la metformine 2 jours avant l'intervention chirurgicale pour le reprendre seulement après que le patient a recommencé à se nourrir et que le bon fonctionnement des reins a été vérifié.
Études radiologiques impliquant l'utilisation de matériaux de contraste iodés intravasculaires
Les études de contraste intravasculaires avec des produits iodés (par exemple, urographie intraveineuse, cholangiographie intraveineuse, angiographie et scanners tomodensitométriques (CT) avec produit de contraste intravasculaire) peuvent entraîner une altération aiguë de la fonction rénale et ont été associées à l'acidose lactique chez les patients recevant GLUMETZA (voir 2 Contre-indications). Par conséquent, chez les patients pour lesquels une telle étude est prévue, GLUMETZA devrait être temporairement interrompu au moment de la procédure ou avant celle-ci, retenu pendant 48 heures après la procédure, et rétabli uniquement après réévaluation de la fonction rénale et confirmation de sa normalité.
7.1 Populations particulières
7.1.1 Grossesse
GLUMETZA / GLUMETZA (SB) sont contre-indiqués pendant la grossesse (voir 2 Contre-indications). La sécurité de la metformine chez les femmes enceintes n'a pas été établie. Il n'existe aucune étude adéquate et bien contrôlée chez les femmes enceintes. Des informations récentes suggèrent fortement que des taux anormaux de glucose sanguin pendant la grossesse sont associés à une incidence plus élevée de malformations congénitales. Il est recommandé d'utiliser de l'insuline pendant la grossesse pour maintenir les taux de glucose sanguin aussi proches de la normale que possible.
L'étude combinée de la fertilité et de la toxicité du développement chez les rats (0, 150, 450 ou 900 mg/kg/jour par voie orale) n'a montré aucun effet néfaste sur la fertilité ou le développement embryofœtal, bien qu'une diminution du poids des organes reproducteurs masculins ait été observée à la dose de 900 mg/kg/jour. Une étude sur le développement embryofœtal chez les lapins n'a révélé aucun effet sur les malformations externes, les tissus mous ou les variations squelettiques à des doses allant jusqu'à 90 mg/kg/jour (voir 16 Non-clinical toxicologie).
7.1.2 Allaitement
GLUMETZA / GLUMETZA (SB) sont contre-indiqués chez les femmes qui allaitent (voir 2 Contre-indications). Des études sur des rates allaitantes ont montré que la metformine est excrétée dans le lait maternel et atteint des niveaux comparables à ceux dans le plasma. Le chlorhydrate de metformine est également excrété dans le lait maternel humain en quantités très faibles.
7.1.3 Enfants et adolescents
L'innocuité et l'efficacité de la metformine n'ont pas été établis chez l'enfant et on ne peut faire aucune recommandation posologique chez ces patients.
7.1.4 Personnes âgées
Le traitement par la metformine ne doit pas être initié chez les patients de plus de 80 ans, sauf si leur fonction rénale n'est pas significativement altérée, car les patients âgés sont plus susceptibles de développer une acidose lactique (7 Mises en garde et précautions, Endocrinien et Métabolisme, Acidose lactique 7.1.4 Personnes âgées).
Il convient de prendre des précautions dans la sélection de la dose, qui devrait être basée sur une surveillance attentive et plus fréquente de la fonction rénale. Chez les patients âgés, la metformine devrait être titrée avec précaution pour déterminer la dose minimale nécessaire pour obtenir un effet glycémique adéquat, car le vieillissement est associé à une fonction rénale réduite (voir 10 Pharmacologie clinique, 10.3 Pharmacocinétique , populations et conditions particulières). En général, les patients âgés ne devraient pas être titrés à la dose maximale de GLUMETZA / GLUMETZA (SB) (voir 4.1 Considérations posologiques, 4.2 Dose recommandée et modification posologique).
8. Effets indésirables
8.1 Aperçu des effets indésirables
L'acidose lactique est une réaction indésirable rare, mais grave, associée au traitement par GLUMETZA / GLUMETZA (SB). L'acidose lactique est mortelle dans environ 50 % des cas , 7 Mises en garde et précautions, Endocrinien et Métabolisme, Acidose lactique).
Les symptômes gastro-intestinaux (GI) (diarrhée, nausées, vomissements, douleurs abdominales, distension abdominale, dyspepsie et flatulences) sont des réactions courantes au traitement par le chlorhydrate de metformine. Ces symptômes sont généralement transitoires et disparaissent spontanément pendant le traitement continu.
De plus, comme les symptômes gastro-intestinaux apparaissant au début du traitement semblent être liés à la dose, ils peuvent être réduits en augmentant progressivement la dose et en demandant aux patients de prendre leur médicament pendant les repas.
8.2 Effets indésirables déterminés au cours des études cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d'essais cliniques s'avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l'approximation des taux.
Dans des essais cliniques menés aux É-U, plus de 1000 patients atteints de diabète sucré de type 2 ont été traités avec 1500 à 2000 mg/jour de GLUMETZA dans des études contrôlées par substance active et par placebo.
Les troubles gastro-intestinaux sont les effets indésirables qui surviennent le plus souvent dans tous les essais. Le tableau 2 montre la fréquence combinée des effets indésirables gastro-intestinaux rapportés dans une étude de phase 2 et une étude de phase 3 comparant GLUMETZA à la metformine à libération immédiate, en plus de l'extension en phase ouverte de l'étude de phase 3.
Tableau 2 - Effets indésirables gastro-intestinaux combinés survenant chez au moins 5 % des patients dans trois études cliniques*
* Les données combinées proviennent d'une étude de phase 2 et une étude de phase 3 comparant GLUMETZA à la metformine à libération immédiate, en plus de l'extension en phase ouverte de l'étude de phase 3.
Dans l'étude de phase 3 comparant l'innocuité et l'efficacité de GLUMETZA à celles des comprimés à libération immédiate de metformine, les quatre groupes de traitement (GLUMETZA à 1500 mg QD, à 1500 mg BID, à 2000 mg QD et la metformine IR à 1500 mg BID) ont démontré des profils d'innocuité comparables. Les patients traités une fois par jour n'ont pas rapporté une incidence plus élevée d'effets indésirables que les patients traités deux fois par jour. La fréquence des effets indésirables gastro-intestinaux était comparable dans tous les groupes de traitement. Tous les groupes ayant reçu GLUMETZA ont rapporté une fréquence plus faible de diarrhées et de nausées que le groupe de traitement ayant reçu la metformine à libération immédiate durant la première semaine de la période d'ajustement posologique [1000 mg].
Dans l'étude contrôlée par placebo, les patients traités au glyburide (SU; sulfonylurée) ont été répartis au hasard pour recevoir un traitement d'appoint comportant trois régimes posologiques différents de GLUMETZA ou un placebo. Au total, 431 patients ont reçu GLUMETZA + SU et 144 patients ont reçu le placebo + SU. On peut voir au tableau 3 les effets indésirables rapportés chez plus de 5 % des patients traités au GLUMETZA, qui étaient plus fréquents dans le groupe GLUMETZA + SU que dans le groupe placebo + SU.
La diarrhée a causé le retrait du médicament à l'étude chez 0,7 % des patients traités par GLUMETZA + SU, comparativement à aucun dans le groupe ayant reçu placebo + SU.
Tableau 3 - Effets indésirables durant le traitement rapportés par plus de 5 %* des patients pour l'ensemble des groupes sur GLUMETZA vs le groupe placebo
Effet indésirable (Terme proposé par le MedDRA) | GLUMETZA + SU (n = 431) | Placebo + SU (n = 144) |
Système organique/ terme préféré | GLUMETZA 1500 mg QD n = 176 (%) | GLUMETZA 2000 mg QD n = 279 (%) | Metformine IR 1500 mg am/pm n = 174 (%) |
| Patients ayant au moins un EI | 133 (75,6) | 222 (79,6) | 136 (78,2) |
| Troubles gastro-intestinaux | 85 (48,3) | 134 (48,0) | 73 (42.0) |
| Diarrhées n.s.a. | 32 (18.2) | 63 (22.6) | 30 (17.2) |
| Nausées | 30 (17) | 41 (14.7) | 24 (13.8) |
| Dyspepsie | 15 (8.5) | 35 (12.5) | 13 (7.5) |
| Vomissement n.s.a. | 14 (8.0) | 15 (5.4) | 6 (3.5) |
| Distension abdominale | 5 (2.8) | 22 (7.9) | 1 (0.6) |
| Constipation | 8 (4.5) | 14 (5) | 5 (2.9) |
| Douleur abdominale | 13 (7.4) | 12 (4.3) | 7 (4.0) |
| Hypoglycémie n.a.s. | 13,7 % | 4,9 % |
| Diarrhées | 12,5 % | 5,6 % |
| Nausées | 6,7 % | 4,2 % |
*IE qui étaient plus fréquents chez les patients traités au GLUMETZA que ceux traités avec un placebo.
Dans la même étude, les effets indésirables suivants ont été rapportés par 1 à 5 % des patients pour l'ensemble des groupes sur GLUMETZA et ces effets se sont produits plus souvent dans le groupe traité au GLUMETZA que le groupe traité au placebo :
- Troubles de l'oreille : douleur à l'oreille.
- Troubles gastro-intestinaux : vomissements n.a.s., dyspepsie, flatulence, douleurs abdominales hautes, distension abdominale, douleurs abdominales n.a.s., mal de dent, selles molles.
- Troubles généraux et aspect du site d'administration : asthénie, douleurs thoraciques.
- Troubles du système immunitaire : allergie saisonnière.
- Infections et infestations : gastro-entérite virale n.a.s., abcès dentaire, amygdalite, infection fongique n.a.s.
- Blessure, empoisonnement et complications liées à la procédure : claquage.
- Troubles musculosquelettiques et des tissus conjonctifs : douleurs dans les membres, myalgies, crampes musculaires.
- Troubles du système nerveux : étourdissements, tremblements, céphalée due à la sinusite.
- Troubles respiratoires, thoraciques et médiastinaux : congestion nasale.
- Troubles cutanés et sous-cutanés : contusion.
- Troubles vasculaires : hypertension artérielle n.a.s.
8.3 Effets indésirables peu courants déterminés au cours des études cliniques (< 1 %)
On a rapporté, avec une incidence de moins de 1 %, les effets indésirables suivants chez les patients ayant reçu GLUMETZA dans l'étude contrôlée par placebo :
- Troubles hématologiques : thrombocytopénie, neutropénie.
- Troubles oculaires : vision trouble.
- Troubles gastro-intestinaux : flatulence, troubles gastriques n.a.s., inconfort gastro-intestinal, selles molles, vomissements n.a.s.
- Troubles généraux et aspect du site d'administration : effet indésirable n.a.s., asthénie, douleurs thoraciques, fatigue, léthargie, œdème qui s'aggrave, œdème périphérique, frissons.
- Infections et infestations : gastro-entérite virale n.a.s.
- Investigations : diminution de la glycémie, test de la fonction hépatique anormal n.a.s., crampes musculaires, augmentation du nombre de leucocytes.
- Troubles du métabolisme et de l'alimentation : hyperglycémie n.a.s.
- Troubles du système nerveux : étourdissements, migraines n.a.s., paresthésie, syncope, tremblements.
- Troubles de l'appareil génital et des seins : dysfonction sexuelle n.a.s.
- Troubles respiratoires : rhinorrhée, congestion des sinus.
8.5 Effets indésirables observés après la commercialisation
- Troubles du système sanguin et lymphatique : Anémie hémolytique, dont certaines ont eu une issue fatale.
- Troubles gastro-intestinaux : Inconfort abdominal, distension abdominale, douleur abdominale, douleur abdominale supérieure, constipation, diarrhée, bouche sèche, dyspepsie, flatulence, trouble gastrique, ulcère gastrique, trouble gastro-intestinal, nausée, vomissements.
- Troubles hépatobiliaires : Anomalies des tests de la fonction hépatique ou hépatite se résolvant à l'arrêt de la metformine, hépatite auto-immune, atteinte hépatique médicamenteuse, hépatite, pancréatite.
- Investigations : Augmentation de l'acide lactique sanguin, hypomagnésémie dans le contexte de la diarrhée, réduction du taux de thyrotropine chez les patients atteints d'hypothyroïdie traitée ou non.
- Troubles du métabolisme et de la nutrition : Acidose lactique, diminution de l'absorption de la vitamine B12 avec diminution des taux sériques lors d'une utilisation à long terme de la metformine, perte de poids, diminution de l'appétit.
- Troubles du système nerveux : Encéphalopathie, neuropathie périphérique chez les patients atteints de carence en vitamine B12.
- Troubles de la peau et des tissus sous-cutanés : Photosensibilité, érythème, prurit, éruption cutanée, lésion cutanée et urticaire.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Certains médicaments peuvent potentialiser l'effet de la metformine dans le traitement du diabète, en particulier les sulfonylurées. L'administration simultanée de GLUMETZA avec des sulfonylurées doit être surveillée attentivement pour prévenir une réaction hypoglycémique, en particulier si elles sont administrées à des patients recevant également d'autres médicaments qui peuvent potentialiser leur effet. Par exemple, l'effet des sulfonylurées peut être potentialisé par les sulfamides à action prolongée, les tuberculostatiques, la phénylbutazone, le clofibrate, les inhibiteurs de la monoamine oxydase, les salicylates, la probénécide et le propranolol.
9.3 Interactions médicament-comportement
Les patients doivent être avertis contre une consommation excessive d'alcool, qu'elle soit aiguë ou chronique, lorsqu'ils prennent GLUMETZA / GLUMETZA (SB), car la consommation d'alcool potentialise l'effet du chlorhydrate de metformine sur le métabolisme du lactate (voir 2 Contre-indications). Le risque d’acidose lactique est accru en cas d’intoxication alcoolique aiguë, en particulier en cas de jeûne, de malnutrition ou d’insuffisance hépatique. Il est recommandé d’éviter la consommation d’alcool ainsi que de médicaments contenant de l’alcool.
9.4 Interactions médicament-médicament
GLUMETZA et les sulfonylurées : Avec l'administration concomitante de GLUMETZA et de sulfonylurée (SU), on peut obtenir le contrôle désiré de la glycémie en ajustant la dose de chaque médicament. Une étude d'interactions à dose unique chez des sujets sains a mesuré l'influence du glyburide sur le profil pharmacocinétique de GLUMETZA. L'administration concomitante de GLUMETZA et de glyburide n'a entraîné aucune modification de la pharmacocinétique de la metformine, puisque l'ASC, la Cmax et la Tmax sont demeurées inchangées. Les changements pharmacodynamiques n'ont pas été évalués dans cette étude (voir 4 Posologie et administration, traitement concomitant avec GLUMETZA et les sulfonylurées orales). Dans une étude clinique chez des patients souffrant de diabète de type 2 et qui avaient été traités antérieurement au glyburide, le traitement avec une association de GLUMETZA plus glyburide a résulté en une baisse significative de la HbA1c entre les valeurs initiales et finales, comparativement au traitement par la SU seule (voir 10 Pharmacologie clinique, 14 études cliniques). Avec l'administration concomitante de GLUMETZA et d'une sulfonylurée, existe le risque d'hypoglycémie associé au traitement par la sulfonylurée. Les précautions appropriées doivent être prises. Si le patient n'a pas répondu de façon satisfaisante après un à trois mois de traitement concomitant avec la dose maximale de GLUMETZA et la dose maximale d'une sulfonylurée, il faudrait considérer d'autres alternatives de traitement, incluant le passage à l'insuline.
Furosémide
Dans le cadre d'une étude sur les interactions médicamenteuses comportant l'administration de doses uniques à des volontaires sains, l'emploi concomitant de metformine et de furosémide s'est traduit par des altérations des paramètres pharmacocinétiques de ces deux produits. D'une part, l'emploi de le furosémide a entraîné une augmentation de 22 % des Cmax plasmatique et sanguine de metformine et de 15 % de l'ASC, sans que l'élimination rénale de la metformine ne soit altérée significativement. D'autre part, la prise de metformine a occasionné des diminutions respectives de 31 % et de 12 % de la Cmax et de l'ASC habituellement observées après l'administration de furosémide seul, tandis que la demi-vie de ce produit a diminué de 32 % sans que l'élimination rénale du furosémide ne soit altérée significativement. Il n'existe aucune donnée relative à l'administration concomitante de metformine et de furosémide sur une longue période.
Nifédipine
Dans le cadre d'une étude sur les interactions médicamenteuses comportant l'administration de doses uniques à des volontaires sains, l'emploi concomitant de metformine et de nifédipine a entraîné des augmentations respectives de 20 % et de 9 % de la Cmax plasmatique de metformine et de l'ASC ainsi qu'un accroissement de la quantité de metformine excrétée dans les urines, sans que la Tmax et la demi-vie ne soient altérées.
Agents cationiques
(amiloride, cimétidine, digoxine, morphine, procaïnamide, quinidine, quinine, ranitidine, triamtérène, triméthoprime et vancomycine) En théorie, ces médicaments qui sont éliminés par l'intermédiaire des tubes urinifères peuvent interagir avec la metformine en concurrençant celle-ci pour l'accès au réseau de transport tubulaire du rein. Une interaction semblable entre la metformine et la cimétidine à prise orale s'est produite chez des volontaires sains qui participaient à des études sur les interactions médicamenteuses comportant l'administration concomitante de doses uniques et de doses multiples de ces 2 agents. Ainsi, une élévation de 60 % des concentrations maximales plasmatique et sanguine globale de la metformine ainsi qu'une augmentation de 40 % des ASC relatives aux concentrations plasmatique et sanguine globale de metformine ont été observées. La cimétidine, un bloqueur des récepteurs H2, inhibe de façon concurrentielle la sécrétion tubulaire de metformine, diminuant ainsi son élimination et augmentant sa biodisponibilité. Aucune modification de la demi-vie d'élimination n'a été relevée dans cette étude à dose unique. La metformine est sans effet sur la pharmacocinétique de la cimétidine. Il est donc recommandé de surveiller attentivement l'état du patient et d'adapter avec soin la dose de metformine ou de l'autre agent pris simultanément si celui-ci est un médicament cationique excrété par l'intermédiaire des tubes urinifères. (voir 7 Mises en garde et précautions, Surveillance et essais de laboratoire).
Lévothyroxine :
La lévothyroxine peut réduire l'effet hypoglycémique de la metformine. Il est recommandé de surveiller les taux de glucose sanguin, en particulier lorsque la thérapie par l'hormone thyroïdienne est initiée, modifiée ou arrêtée (voir 7 Mises en garde et précautions, Surveillance et essais de laboratoire).), et d'ajuster la dose de GLUMETZA au besoin.
L'anticoagulant phenprocoumone
On a fait état d'une augmentation de 20 % de la vitesse d'élimination de la phenprocoumone, un anticoagulant, quand cet agent est administré en concomitance avec la metformine. Par conséquent, les patients qui prennent de la phenprocoumone ou un autre anticoagulant antivitamine K doivent faire l'objet d'une surveillance étroite si elles reçoivent également la metformine. Chez ces personnes, l'arrêt du traitement par la metformine peut provoquer un allongement important du temps de Quick, donc un accroissement du risque d'hémorragie (voir 7 Mises en garde et précautions, Surveillance et essais de laboratoire).
Autre
La metformine se lie aux protéines plasmatiques dans une proportion négligeable, aussi la probabilité qu'elle interagisse avec les médicaments qui se lient fortement à ces protéines, comme les salicylates, les sulfamides, le chloramphénicol et le probénécide, est moins grande que dans le cas des sulfonylurées, qui se lient fortement à ces protéines.
Dans le cadre d'études sur les interactions médicamenteuses comportant l'administration de doses uniques, les caractéristiques pharmacocinétiques du propranolol et de l'ibuprofène n'ont pas été altérées par la prise simultanée de metformine par le volontaire sain.
Les médicaments qui tendent à accroître la glycémie et qui peuvent entraîner une perte de l'équilibre glycémique comprennent les diurétiques thiazidiques et d'autres types, les corticostéroïdes, les dérivés de la phénothiazine, les produits employés dans le traitement des troubles de la thyroïde, les œstrogènes, les associations œstro-progestatives, les contraceptifs oraux, la phénytoïne, l'acide nicotinique, les agents sympathomimétiques, les antagonistes du calcium et l'isoniazide. Il convient de surveiller étroitement l'état du patient qui reçoit un de ces agents et GLUMETZA / GLUMETZA (SB) afin de préserver l'équilibre glycémique.
9.5 Interactions médicament-aliment
Les comprimés à libération prolongée de GLUMETZA / GLUMETZA (SB) ont été conçus pour être administrés avec des aliments. On doit les prendre avec des aliments afin de favoriser une libération et une absorption complète de la dose de metformine. Dans une étude à dose unique portant sur le comprimé à 500 mg administré à des volontaires sains qui étaient à jeun ou qui avaient pris un repas riche en matières ou à teneur en gras réduite de 30 % selon les recommandations de l'AHA, on a observé une augmentation l'AUC et un délai de la Tmax comparé au groupe à jeun. L'augmentation de l'ASC était beaucoup plus marquée quand le médicament était administré avec un repas riche en matières grasses. Il n'y avait aucune différence dans la Cmax. Dans une étude pharmacocinétique ouverte par scintigraphie auprès de volontaires, on a évalué GLUMETZA à 500 mg administré avec des repas contenant diverses proportions de matières grasses. Le temps de rétention gastrique et l'exposition systémique de la metformine étaient plus élevés dans le groupe ayant pris un repas riche en matières grasses que dans le groupe ayant pris un repas à teneur en gras réduite de 30 % recommandé par l'AHA, ce qui démontre que la rétention gastrique prolongée permet d'obtenir une libération prolongée de metformine (voir 4 Posologie et administration).
9.6 Interactions médicament-herbe médicinale
Les interactions avec les herbes médicinales n'ont pas été établies.
9.7 Effets du médicament sur les essais de laboratoire
Les études de contraste intravasculaire avec des matériaux iodés peuvent entraîner une altération aiguë de la fonction rénale et ont été associées à l'acidose lactique chez les patients recevant de la metformine (voir 2 Contre-indications et 7 Mises en garde et précautions, fonction rénale).
10. Pharmacologie clinique
10.1 Mode d'action
La metformine est un agent antihyperglycémiant qui améliore la tolérance au glucose chez les patients souffrant de diabète de type 2, en réduisant la glycémie basale et postprandiale. Son mode d'action pharmacologique est différent de celui des autres classes d'agents antihyperglycémiants oraux. La metformine diminue la production hépatique de glucose, réduit l'absorption intestinale du glucose et améliore la sensibilité à l'insuline en augmentant le captage et l'utilisation périphérique du glucose. Contrairement aux sulfonylurées, la metformine ne provoque pas d'hypoglycémie chez les patients atteints de diabète de type 2 ni chez les sujets normaux (sauf dans des circonstances exceptionnelles (voir 7 Mises en garde et précautions) et n'entraîne pas d'hyperinsulinémie. Durant le traitement à la metformine, la sécrétion d'insuline demeure inchangée tandis que l'insulinémie à jeun et la réponse insulinémique durant la journée peuvent en fait diminuer.
Aux doses thérapeutiques, la metformine n'abaisse pas la glycémie chez l'humain ou l'animal non diabétique. On a démontré que l'administration orale de metformine est efficace pour abaisser la glycémie chez la souris rendue diabétique par la streptozocine, la souris KK génétiquement diabétique, le rat femelle fa/fa et le rat rendu diabétique par l'alloxane. En plus de ses effets antihyperglycémiants, on a démontré que la metformine possédait des effets hypolipidémiques et qu'elle pouvait améliorer de façon importante la progression et la régression des lésions athérosclérotiques. On a également démontré que la metformine pouvait spontanément abaisser la tension artérielle chez des rats hypertendus, soit par des effets sympatho-inhibiteurs, un effet direct sur la réponse du muscle lisse vasculaire à la noradrénaline ou une atténuation de l'hyperinsulinémie.
L'effet antihyperglycémiant de la metformine ne semble pas résulter d'effets sur l'insulinémie ou sur les concentrations de glucagon. Bien que certaines études aient démontré que la metformine favorise la fixation des récepteurs insuliniques ou une augmentation du nombre du nombre de récepteurs à faible affinité, on pense généralement que les effets antihyperglycémiants de la metformine n'ont que peu de relation avec la liaison de l'insuline et ses effets sur la fixation aux récepteurs et leur nombre ne sont pas directement liés à ses effets métaboliques et cliniques. On a écarté un effet direct de la metformine sur la sécrétion d'insuline pour expliquer ses effets antihyperglycémiants parce que la metformine n'augmente pas les taux d'insuline en circulation et l'on n'a pu démontrer expérimentalement qu'elle stimule la sécrétion d'insuline. Bien que le mode d'action hypoglycémique précis de la metformine ne soit pas entièrement élucidé, on croit qu'il pourrait interrompre le processus d'oxydation mitochondriale dans le foie et corriger les anomalies dans le métabolisme intracellulaire du calcium dans les tissus sensibles à l'insuline (foie, muscles squelettiques et adipocytes) et les tissus cardiovasculaires.
On ne comprend pas encore complètement le mode d'action expliquant l'effet anti hyperglycémiant de la metformine et plusieurs mécanismes en sont probablement responsables. Les modes d'action suivants ont été avancés : 1) augmentation de la fixation des récepteurs insuliniques; 2) diminution de l'absorption intestinale du glucose; 3) augmentation du captage cellulaire du glucose; 4) diminution de la néoglucogenèse hépatique; 5) stimulation de la glycolyse anaérobique; et 6) potentialisation de l'effet de l'insuline au niveau du récepteur ou du post-récepteur.
10.2 Pharmacodynamie
La tablette Glumetza® utilise une technologie de distribution, une version à revêtement aqueux Smart-coat™ de la formulation en comprimé à libération prolongée. Étant donné que le revêtement de la tablette contrôle la libération de la metformine, la tablette n'a pas besoin de se dissoudre ou de se désagréger pour délivrer la dose spécifiée de metformine. Par conséquent, le revêtement de la tablette peut être retrouvé dans les selles.
Le chlorhydrate de metformine est un dérivé de la famille des biguanides ayant un effet antihyperglycémiant et est couramment utilisé dans le traitement du diabète sucré de type 2 (diabète non insulinodépendant [DNID]). La metformine permet d'améliorer la maîtrise de la glycémie en augmentant la sensibilité à l'insuline dans le foie et les muscles et en diminuant l'absorption gastro-intestinale et la production hépatique de glucose. Cependant, elle ne stimule pas la production d'insuline et donc n'est pas associée à l'hypoglycémie. L'amélioration du contrôle métabolique obtenue avec la metformine n'entraîne pas de gain de poids et pourrait résulter en une perte de poids. On a démontré que les effets bénéfiques de la metformine comprennent également des améliorations dans les facteurs de risque associés aux maladies cardiovasculaires, incluant le profil lipidique, la fibrinolyse et le poids corporel.
10.3 Pharmacocinétique
Le profil pharmacocinétique de GLUMETZA a été déterminé suite à onze études différentes où l'on a administré à des volontaires adultes sains des doses uniques et multiples par voie orale.
Tableau 4 - Résumé des paramètres pharmacocinétiques moyens
Absorption
Après l'administration orale d'une dose unique de comprimés à libération prolongée de GLUMETZA à 1000 mg une fois par jour après un repas, le temps requis pour atteindre la concentration plasmatique maximale de metformine (Tmax) est d'environ 7 à 8 heures. Dans les études à doses uniques et multiples administrées à des sujets sains, une dose de metformine à 1000 mg une fois par jour a produit une exposition systémique équivalente à celle obtenue lors de l'administration deux fois par jour de 500 mg de metformine à libération immédiate, tel que mesurée par l'aire sous la courbe (ASC).
L'administration orale de GLUMETZA à des doses de 500 à 2500 mg une fois par jour a résulté en augmentations de l'ASC et de la Cmax non proportionnelles à la dose. Les valeurs moyennes de la Cmax étaient de 473 ± 145, 868 ± 223, 1171 ± 297 et de 1630 ± 399 ng/mL pour des doses uniquotidiennes de
Paramètre Pharmacocinétique (n-=35) | A | B | C | D | ||||||||
Metformin HCl ER Comprimés à libération prolongée de 500 mg (YT5402) | Metformin HCl ER | Metformin HCl ER | Metformin HCl ER | |||||||||
| Comprimés à | Comprimés à | Comprimés à | ||||||||||
| libération | libération | libération | ||||||||||
| prolongée de 500 | prolongée de 500 | prolongée de 500 | ||||||||||
| mg | mg | mg | ||||||||||
| 2 x 500 mg | 3 x 500 mg | 5 x 500 mg | ||||||||||
| (YT5402) | (YT5402) | (YT5402) | ||||||||||
| ASC0-t (ng*hr/mL) | 3348 ± 830 | 6392 ± 1839 | 8911 ± 2828 | 13463 ± 4719 | ||||||||
| ASC0-∞ (ng*hr/mL) | 3501 ± 796 | 6705 ± 1918 | 9299 ± 2833 | 14161 ± 4432 | ||||||||
| Cmax (ng/mL) | 473.1 ± 145.4 | 867.5 ± 223.4 | 1171.0 ± 297.4 | 1629.9 ± 398.7 | ||||||||
| Tmax (hr) | 3.9 ± 0.5 | 4.1 ± 0.5 | 3.9 ± 0.3 | 3.8 ± 0.4 | ||||||||
| t½ (hr) | 6.9 ± 3.1 | 7.2 ± 2.5 | 7.5 ± 3.2 | 9.9 ± 8.6 | ||||||||
500, 1000, 1500 et 2500 mg, respectivement. Pour l'ASC, les valeurs moyennes étaient de 3501 ± 796, 6705 ± 1918, 9299 ± 2833 et de 14161 ± 4432 ng·h/mL pour des doses uniquotidiennes de 500, 1000, 1500 et 2500 mg, respectivement.
Des repas à teneur faible et élevée en matières grasses ont augmenté l'exposition systémique (tel que mesurée par l'ASC) de comprimés à libération prolongée de GLUMETZA d'environ 38 et 73 %, respectivement, par rapport à l'administration à jeun. Les deux types de repas ont prolongé la Tmax de la metformine d'environ 3 heures, mais la Cmax n'a pas été affectée. Dans une étude pharmacocinétique ouverte par scintigraphie auprès de volontaires sains, on a évalué GLUMETZA à 500 mg administré avec des repas contenant diverses proportions de matières grasses. Le temps de rétention gastrique et l'exposition systémique de la metformine étaient plus élevés dans le groupe ayant pris un repas riche en matières grasses que dans le groupe ayant pris un repas à teneur en gras réduite de 30 % recommandé par l'AHA, ce qui démontre que la rétention gastrique prolongée permet d'obtenir une libération prolongée de metformine. Pour les temps de transit inférieur à 7 heures comme c'est parfois le cas des repas à teneur en gras réduite de 30 % recommandé par l'AHA, l'absorption de la metformine pourrait être réduite de façon presque proportionnelle à la réduction du temps de transit dans le tractus gastro-intestinal supérieur.
Distribution
Le volume de distribution apparent (V/F) de la metformine après l'administration orale d'une dose orale unique de 850 mg de chlorhydrate de metformine à libération immédiate était en moyenne de 654 ± 358 L. À des doses de 500 à 1500 mg, la biodisponibilité orale absolue de metformine est de 50 à 60 %. Le médicament n'est pas lié aux protéines et, par conséquent, a un volume de distribution élevé, et une accumulation maximale dans les parois de l'intestin grêle. Une partie de la metformine se concentre dans les érythrocytes, probablement avec le temps. Aux doses cliniques et aux schémas posologiques habituels, sa concentration plasmatique à l'état d'équilibre est atteinte en 24 à 48 heures et demeure généralement inférieure à 1 mcg/mL.
Métabolisme
Des études sur l'administration intraveineuse de doses uniques chez des sujets normaux montrent que la metformine est excrétée sous forme inchangée dans l'urine et qu'elle n'est ni métabolisée dans le foie (aucun métabolite n'a été mis en évidence chez l'humain) ni excrétée par voie biliaire. La clairance rénale est d'environ 3,5 fois plus élevée que celle de la créatinine, ce qui indique que la sécrétion tubulaire est la principale voie d'élimination de la metformine. Après administration par voie orale, environ 90 % du médicament absorbé est éliminé par les reins au cours des 24 premières heures, la demi-vie d'élimination étant de 6,2 heures environ. Dans le sang, la demi-vie d'élimination est d'environ 17,6 heures, indiquant que la masse des érythrocytes pourrait être l'un des compartiments de distribution.
Excrétion
La metformine demeure inchangée dans l'organisme et est éliminée sous forme inchangée par excrétion rénale rapide (grâce à la filtration glomérulaire et possiblement la sécrétion tubulaire). L'insuffisance rénale ralentit l'élimination et peut entraîner une accumulation de la metformine.
La demi-vie d'élimination plasmatique apparente de la metformine suite à l'administration d'une dose unique de comprimés de GLUMETZA est d'environ 8 heures. Les résultats d'une étude de la proportionnalité des doses portant sur l'administration par voie orale de GLUMETZA de 500 mg à 2500 mg une fois par jour, indique une absence de proportionnalité des doses, puisque l'ASC et la Cmax ont augmenté de façon non-linéaire aux doses administrées.
L'administration concomitante avec le glyburide (DIAßETAMD) n'entraîne pas de changement dans l'exposition maximale et systémique à la metformine (partie 2 : renseignements scientifiques, études cliniques).
Populations et conditions particulières
Enfants
Aucune étude sur la pharmacocinétique de GLUMETZA / GLUMETZA (SB) chez l'enfant n'a été menée.
Personnes âgées
Des données limitées provenant d'études contrôlées de la pharmacocinétique du chlorhydrate de metformine chez des personnes âgées en bonne santé laissent supposer que la clairance plasmatique de la metformine est moins élevée, que sa demi-vie est prolongée et que sa Cmax est augmentée comparativement à celles de jeunes sujets bien portants. Selon ces données, il semble que le changement des paramètres pharmacocinétiques de la metformine avec l'âge s'explique principalement par une altération de la fonction rénale (voir 7 Mises en garde et précautions, Populations et conditions particulières).
Sexe
Dans les études pharmacocinétiques chez des volontaires sains, il n'y avait pas de différences importantes entre les hommes et les femmes quant à l'ASC (hommes = 268, femmes = 293) et la t1/2 (hommes = 229, femmes = 260). Cependant, la Cmax de la metformine était légèrement plus élevée chez les femmes (rapport Cmax femmes/hommes = 1,4). La différence de Cmax en fonction du sexe n'est probablement pas cliniquement importante.
Race et origine ethnique
On n'a porté aucune conclusion définitive sur les différences dans le profil pharmacocinétique de GLUMETZA selon la race en raison du nombre différent de sujets dans chaque groupe racial. Cependant, les données suggèrent une tendance vers des valeurs plus élevées de la Cmax et de l'ASC pour la metformine chez les sujets asiatiques comparé aux caucasiens, aux hispaniques et aux sujets de race noire. Les différences entre les groupes asiatiques et caucasiens ne sont probablement pas importantes.
Insuffisance hépatique :
Aucune étude sur la pharmacocinétique de GLUMETZA / GLUMETZA (SB) n'a été menée chez les patients atteints d'insuffisance hépatique.
Insuffisance rénale
Chez les sujets dont la fonction rénale est réduite (d'après la mesure de la clairance de la créatinine), la demi-vie plasmatique et sanguine de la metformine est prolongée et sa clairance rénale est abaissée dans la même proportion que celle de la créatinine. GLUMETZA / GLUMETZA (SB) est contre-indiqué chez les patients présentant une insuffisance rénale sévère (eGFR < 30 mL/min/1,73 m²).
11. Conservation, stabilité et mise au rebut
Conserver les comprimés à libération prolongée de GLUMETZA / GLUMETZA (SB) (chlorhydrate de metformine) à une température de 15 à 30 oC.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Principe actif
Dénomination commune : chlorhydrate de metformine
Dénomination chimique : 1,1-dimethylbiguanide hydrochloride
Formule moléculaire : C4H11N5•HCl
masse moléculaire : 165,63 g/mol
Formule développée :
Propriétés physicochimiques
Description : Le chlorhydrate de metformine est une poudre cristalline blanche dont la formule moléculaire est C4H11N5•HCl et le poids moléculaire est de 165,63.
Solubilité : Il est soluble dans l'eau et pratiquement insoluble dans l'acétone, l'éther et le chloroforme.
pKa : Le pKa de la metformine est de 12,4.
pH : Le pH d'une solution contenant 1 % de chlorhydrate de metformine dans l'eau est de 6,68.
Les comprimés de GLUMETZA / GLUMETZA (SB) consistent en préparations à libération modifiée qui contiennent 500 ou 1000 mg de chlorhydrate de metformine. 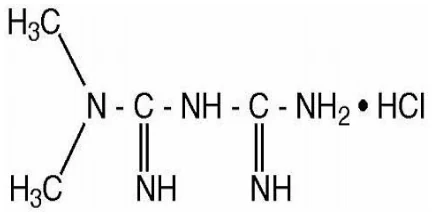
14 Études cliniques
14.1 Études cliniques par indication
Quatre études cliniques ont été menées chez des patients atteints de diabète de type 2 afin de déterminer l'innocuité et l'efficacité des comprimés à libération prolongée de GLUMETZA, tel que démontré au tableau 4 qui suit.
Tableau 5 - Essais sur l'innocuité et l'efficacité de GLUMETZA
14.2 Résultats des études
Dans une étude multicentrique, randomisée, en double aveugle, contrôlée par substance active, de détermination de la dose, à groupe parallèle, on a comparé GLUMETZA 1500 mg une fois par jour, GLUMETZA 1500 par jour en doses fractionnées (500 mg le matin et 1000 mg en soirée) et GLUMETZA 2000 mg une fois par jour à la metformine à libération immédiate (IR) 1500 mg par jour en doses fractionnées (500 mg le matin et 1000 mg en soirée) (tableau 5). On a entrepris le traitement à la metformine IR à une dose de 500 mg 2 f.p.j. durant une semaine, suivi de 500 mg au déjeuner et 1000 mg au souper à partir de la deuxième semaine. La période d'ajustement posologique de trois semaines a été suivie d'une période supplémentaire de 21 semaines à la posologie déterminée au hasard. Tous les régimes posologiques de GLUMETZA étaient au moins aussi efficaces que la metformine IR sur tous les aspects du contrôle de la glycémie. La posologie uniquotidienne de GLUMETZA était aussi efficace que la posologie biquotidienne du produit à libération immédiate habituellement prescrite.
| Organisation de l'essai | Posologie, voie d'administration et durée | Sujets d'étude (n = nombre) | Âge moyen (tranche) | Sexe |
Phase 2, randomisée, en double aveugle, à groupe parallèle, contrôlée par substance active, avec escalade de doses, multicentrique | 1000 - 2000 mg/jour, par voie orale durant 4 semaines | 163 | 54,6 (31-77) | 83 H/ 80 F |
| Phase 3, randomisée, en double aveugle, à groupe parallèle, contrôlée par substance active, de non-infériorité, multicentrique | 1500 - 2000 mg/jour, par voie orale durant 24 semaines | 706 | 54 (24-79) | 380 H/ 326 F |
Étude ouverte, phase 3 prolongation de l'étude 81-0003, randomisée, en double aveugle, contrôlée par substance active, multicentrique | 2000 mg par voie orale durant 24 semaines | 245 | 56 (26-78) | 135 H/ 110 F |
| Phase 3, randomisée, en double aveugle, à groupe parallèle, contrôlée par substance active et placebo (addition), multicentrique | 1500 - 2000 mg/jour, par voie orale durant 24 semaines | 575 | 53 (25-80) | 314H/ 261F |
Tableau 6 - Changements moyens ± ET dans les valeurs initiales et finales de la HbA1c, de la glycémie à jeun et du poids pour les groupes ayant reçu GLUMETZA et la metformine IR (étude de 24 semaines)
Les patients qui ont complété cette étude de 24 semaines ont ensuite participé à une étude de 24 semaines durant laquelle ils ont reçu 2000 mg/jour de GLUMETZA afin d'évaluer l'innocuité à long terme de GLUMETZA et la durée de son efficacité. Cela a permis à 158 patients de recevoir un traitement continu avec GLUMETZA de 1500 à 2000 mg/jour (56 patients ont reçu 2000 mg/jour) durant une période cumulative de 48 semaines. Le traitement au GLUMETZA a permis d'obtenir des taux stables de la HbA1c, de la glycémie à jeun et de FPG fructosamine plasmatique durant une période de 24 semaines, allant du début à la fin de l'étude ouverte. Quel que soit leur traitement précédent durant l'étude à double insu, tous les groupes de traitement ont présenté des baisses semblables de la HbA1c, de la glycémie à jeun et de la fructosamine plasmatique durant la période cumulative de 48 semaines du début de l'étude à double insu à la fin de l'étude ouverte.
| Paramètres | GLUMETZA | Metformine IR 1500 mg matin/soir (n = 174) | Traitement dans l'ensemble Valeur P | ||
| 1500 mg QD (n = 178) | 1500 mg AM/PM (n = 182) | 2000 mg QD (n = 172) | |||
| HbA1c (%) | |||||
| n | 169 | 175 | 159 | 170 | |
| Valeur initiale | 8,22 ± 0,25 | 8,50 ± 0,24 | 8,26 ± 0,24 | 8,70 ± 0,25 | 0,483 |
| Changement moyen ± ET à la visite finale | -0,73 ± 0,12 | -0,74 ± 0,12 | -1,06 ± 0,12 | -0,70 ± 0,12 | 0,013 |
| Différence moyenne ± ET comparé à la metformine IR | -0,03 ± 0,12 | -0,04 ± 0,12 | -0,36 ± 0,12 | S/O | |
| IC à 95 % pour la différence | (-0,32, 0,26) | (-0,33, 0,25) | (-0,65, -0,06) | ||
| Glycémie à jeun (mg/dL) | |||||
| n | 175 | 179 | 170 | 172 | |
| Valeur initiale | 190,0 ± 9,9 | 192,5 ± 9,9 | 183,9 ± 9,9 | 196,5 ± 11,2 | 0,855 |
| Changement moyen ± ET à la visite finale | -38,5 ± 4,4 | -31,8 ± 4,4 | -42,0 ± 4,5 | -32,1 ± 4,5 | 0,051 |
| Différence moyenne ± ET comparé à la metformine IR | -6,4 ±4,4 | 0,2 ± 4,3 | -9,9 ± 4,4 | S/O | |
| IC à 95 % pour la différence | (-15,0, 2,1) | (-8,3, 8,7) | (-18,5, -1,3) | ||
| Poids (kg) | |||||
| n | 176 | 180 | 171 | 173 | |
| Valeur initiale | 88,17 ± 3,66 | 90,50 ± 3,66 | 87,73 ± 3,66 | 88,72 ± 3,87 | 0,954 |
| Changement moyen ± ET à la visite finale | -0,93 ± 0,40 | -0,68 ± 0,40 | -1,10 ± 0,40 | -0,85 ± 0,41 | 0,753 |
| Différence moyenne ± ET comparé à la metformine IR | -0,09 ± 0,40 | 0,17 ± 0,39 | -0,26 ± 0,40 | S/O | |
| IC à 95 % pour la différence | (-0,86, 0,69) | (-0,61, 0,94) | (-1,04, 0,52) | ||
On a enrôlé dans une étude multicentrique à double insu, randomisée, contrôlée par placebo (addition), des patients souffrant de diabète sucré de type 2 récemment diagnostiqués, traités au moyen d'une diète et d'exercices ou qui avaient reçu une monothérapie avec la metformine, des sulfonylurées, des inhibiteurs de l'alpha-glucosidase, thiazolidinédiones ou des méglinitides, ou qui ont été traités avec une association de metformine/glyburide à des doses allant jusqu'à 1000 mg de metformine + 10 mg de glyburide par jour (ou des doses équivalentes de glipizide ou de glimépiride jusqu'à la moitié de la dose thérapeutique maximale). Ces patients ont reçu une dose stable de glyburide durant une période de 6 semaines et ont été répartis au hasard pour recevoir un des quatre traitements suivants : placebo + glyburide (glyburide seul); GLUMETZA 1500 mg une fois par jour + glyburide, GLUMETZA 2000 mg une fois par jour + glyburide, ou glyburide + GLUMETZA 1000 mg deux fois par jour + glyburide. Une période d'ajustement de la dose de GLUMETZA de trois semaines a été suivie d'un traitement d'entretien de 21 semaines. On a noté, entre les valeurs initiales et finales, une baisse des concentrations moyennes de HbA1c dans les groupes sous GLUMETZA + glyburide (changement moyen : -0,74 %; IC à 95 % : -0,85, -0,64), mais presqu'aucun changement dans le groupe sous glyburide seul (changement moyen : 0,08 %; IC à 95 % : -0,08, 0,25) (voir tableau 6). La différence dans les changements de concentrations en HbA1c par rapport aux valeurs initiales entre les groupes recevant les traitements en association et le groupe recevant la SU seule était statistiquement significative (p < 0,001). Les changements dans le contrôle de la glycémie étaient comparables entre les trois groupes recevant GLUMETZA + glyburide.
Table 7 - Changements moyens ± ET dans les valeurs initiales et finales de la HbA1c, de la glycémie à jeun et du poids pour les groupes ayant reçu l'association GLUMETA/glyburide et ceux recevant l'association placebo/glyburide (étude de 24 semaines)
| Paramètres | Groupes recevant l'association GLUMETZA /glyburide (n = 431) | Groupe recevant l'association placebo/glyburide (n = 144) | Traitement dans l'ensemble valeur P |
| HbA1c (%) | |||
| n | 416 | 141 | |
| Valeur initiale | 7,79 ± 0,07 | 8,08 ± 0,13 | 0,051 |
| Changement moyen ± ET à la visite finale | -0,74 ± 0,05 | -0,08 ± 0,08 | |
| Différence moyenne ± ET comparé au glyburide seul | -0,82 ± 0,09 | S/O | |
| IC à 95 % pour la différence | (-1,00 - -0,65) | ||
| Valeur p pour la comparaison par paire | < 0,001 | ||
| Glycémie à jeun (mg/dL) | |||
| n | 429 | 144 | |
| Valeur initiale | 162,0 ± 2,7 | 164,0 ± 4,7 | 0,719 |
Changement moyen ± ET à la visite
finale
-13,0 ± 2,4 15,4 ± 3,7
Différence moyenne ± ET comparé au
glyburide seul
-28,4 ± 4,0 S/O
IC à 95 % pour la différence (-36,2 - -20,6) Valeur p pour la comparaison par paire < 0,001
Poids (kg) n 430 144 Valeur initiale 98,66 ± 6,46 95,56 ± 7,94 0,762 Changement moyen ± ET à la visite finale 0,16 ± 1,01 0,77 ± 1,04 Différence moyenne ± ET comparé au
glyburide seul
-0,60 ± 0,43 S/O
IC à 95 % pour la différence (-1,45 – 0,24) Valeur p pour la comparaison par paire 0,16 * On a administré le glyburide à raison de 10 mg au déjeuner et 5 mg au souper.
15. Microbiologie
Aucune information microbiologique n'est requise pour ce produit
- 16. Toxicologie non-clinique
Un programme de toxicologie préclinique complet a été réalisé avec la metformine, comprenant des études de toxicité à doses répétées chez les rats et les chiens, une batterie d'études de génotoxicité, deux études de cancérogénicité et une évaluation complète des études de toxicité reproductive.
Toxicologie générale :
Toxicologie chronique
Dans une étude de toxicité par gavage orale de 26 semaines, 160 rats Sprague-Dawley ont reçu des doses de 150, 450 et 900 mg/kg/jour. Le niveau sans effet observé dans cette étude était de 150 mg/kg/jour. On a observé une diminution des gains de poids corporel à 450 et 900 mg/kg/jour, des changements dans les paramètres cliniques de laboratoire (diminution du nombre total de leucocytes, de lymphocytes et de neutrophiles) ainsi que des modifications des poids d'organes à 900 mg/kg/jour.
Dans une autre étude de toxicité orale de 39 semaines, 32 chiens Beagle ont reçu des doses de 20, 40, 60 et 80 mg/kg/jour. Seules les femelles ont présenté des effets liés au traitement sur la consommation alimentaire à la dose de 80 mg/kg/jour.
Cancérogénicité
Dans une étude de cancérogénicité dermique de 26 semaines chez des souris transgéniques, 150 souris ont reçu des doses de 500, 1000 et 2000 mg/kg/jour. Aucune observation de papillomes n'a été faite sur les sites de traitement, et aucun signe de cancérogénicité n'a été observé chez les souris mâles ou femelles. Dans une étude de cancérogénicité par gavage oral de 104 semaines chez des rats Sprague-Dawley, 400 rats ont reçu des doses de 150, 300 et 450 mg/kg/jour pour les mâles, et 150, 450, 900 et 1200 mg/kg/jour pour les femelles. Ces doses sont environ deux à cinq fois la dose quotidienne maximale recommandée chez l'homme de 2000 mg, en se basant sur des comparaisons de surface corporelle. Le niveau sans effet observé dans cette étude était de 450 mg/kg/jour. Aucune preuve de cancérogénicité n'a été trouvée avec la metformine chez les rats mâles ou femelles. Cependant, une incidence accrue d'adénomes et d'hyperplasie diffuse a été observée dans les parathyroïdes des mâles traités. L'hyperplasie des parathyroïdes a été notée chez les mâles à toutes les doses, et n'a pas été observée chez les femelles. Des constatations non néoplasiques ont été observées chez les femelles mais pas chez les mâles, et aucune tumeur n'a été observée, avec une augmentation des poids rénaux chez les femelles à 900 et 1200 mg/kg/jour.
Génotoxicité
Le test AMES a été réalisé avec des doses de 100, 333, 1000, 5000 mcg/assiette sur des souches de Salmonella / E. coli. Tous les résultats étaient négatifs.
Dans le cadre de l'essai de cytogénétique in vitro - essai de lymphome murin, des doses de 1000, 2000, 3000, 4000, 5000 mcg/assiette ont été utilisées avec des souches de souris / cellules de lymphome. Les résultats obtenus étaient également tous négatifs.
Pour l'essai de cytogénétique in vivo - essai des micronoyaux chez la souris, 70 souris ICR ont été administrées par voie orale avec des doses de 500, 1000, 2000 mg/kg. Là encore, tous les résultats étaient négatifs.
Toxicité sur la reproduction et le développement
La fertilité des rats mâles et femelles n'a pas été affectée par la metformine lorsqu'elle a été administrée à des doses allant jusqu'à 900 mg/kg/jour, ce qui équivaut à environ quatre fois la dose quotidienne recommandée pour les humains, en se basant sur des comparaisons de surface corporelle (voir la section 16, Toxicologie non clinique).
Dans une étude de toxicité de segments I/II chez les rats (toxicité de la fertilité et du développement), 200 rats Sprague-Dawley (100 mâles et 100 femelles) ont été administrés par voie orale des doses de 150, 450 et 900 mg/kg/jour. Une diminution des poids des organes reproducteurs masculins a été observée à la dose de 900 mg/kg/jour.
Dans une deuxième étude de toxicité de segment III chez les rats (toxicité pré- et postnatale), 100 femelles rats Sprague-Dawley en gestation ont reçu par voie orale des doses de 150, 300 et 600 mg/kg/jour. Le niveau sans effet observé dans cette étude était de 150 mg/kg/jour, et une diminution du poids corporel et de la consommation alimentaire des femelles F1 a été observée à 300 et 600 mg/kg/jour.
Dans une troisième étude de toxicité de segment II chez les lapins (toxicité du développement chez les lapins), 80 femelles lapins de race New Zealand White en gestation ont été administrées par voie orale/sonde gastrique des doses de 30, 60 et 90 mg/kg/jour. Le niveau sans effet observé dans cette étude était supérieur à 90 mg/kg/jour, et aucun effet sur les malformations externes, les tissus mous ou squelettiques n'a été noté.
Étude de transition
Une étude de transition a été réalisée chez des chiens, au cours de laquelle 70 chiens de race Beagle ont été administrés par voie orale avec des doses de 250, 500 et 1000 mg/jour. Le niveau sans effet observé dans cette étude était de 250 mg/kg/jour, et des pertes de poids sévères et des signes cliniques ont été observés à des doses de 500 mg/jour et supérieures.