


Monographie de produit - Hycamtin
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Présentation et concentration | Ingrédients non médicinaux cliniquement importants |
perfusion intraveineuse (i.v.) | poudre lyophilisée 4 mg de topotécan par fiole, sous forme de chlorhydrate, pour la reconstitution | mannitol et acide tartrique |
INDICATIONS ET UTILISATION CLINIQUE
Adultes
HYCAMTIN (chlorhydrate de topotécan) est indiqué pour le traitement :
- du cancer métastatique de l’ovaire après l’échec du premier ou du deuxième traitement.
- des cas sensibles de cancer du poumon à petites cellules après l’échec d’une chimiothérapie de première intention (défini comme une récurrence au moins 60 jours suivant la chimiothérapie de première intention).
Pédiatrie
L’innocuité et l’efficacité du topotécan n’étant pas établies chez les enfants, l’administration d’HYCAMTIN chez ce groupe de patients n’est pas recommandée.
CONTRE-INDICATIONS
HYCAMTIN (chlorhydrate de topotécan) est contre-indiqué :
chez les patients ayant déjà fait des réactions d’hypersensibilité (réactions anaphylactoïdes)
au topotécan ou à l’un des excipients.
- chez les femmes enceintes et celles qui allaitent.
- chez les patients présentant déjà une aplasie médullaire sévère avant le premier cycle de traitement, c’est-à-dire lorsque le nombre absolu de neutrophiles est < 1,5 X 10⁹/L et/ou le nombre de plaquettes < 100 X 109/L.
- chez les patients accusant une atteinte rénale sévère (clairance de la créatinine < 20 mL/min ou < 0,33 mL/s).
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
HYCAMTIN (chlorhydrate de topotécan) doit être prescrit par un professionnel de la santé qualifié ayant l’expérience des agents thérapeutiques anticancéreux.
Les effets indésirables suivants sont cliniquement significatifs :
Aplasie médullaire, principalement la neutropénie (voir MISES EN GARDE ET
PRÉCAUTIONS, Hématologique);
Colite neutropénique pouvant être mortelle (voir MISES EN GARDE ET PRÉCAUTIONS,
Gastro-intestinal).
Pneumopathie interstitielle pouvant être mortelle (voir MISES EN GARDE ET
PRÉCAUTIONS, Respiratoire)
Généralités
HYCAMTIN (chlorhydrate de topotécan) doit être administré sous la surveillance d’un médecin expérimenté dans la chimiothérapie anticancéreuse. L’effet toxique limitant la dose est l’aplasie médullaire, surtout la neutropénie. On ne doit pas administrer HYCAMTIN chez les patients dont le nombre absolu de neutrophiles est inférieur ou égal à 1,5 X 10⁹/L, au départ. Afin de surveiller l’apparition d’une aplasie médullaire, tous les patients traités par HYCAMTIN doivent faire l’objet de numérations globulaires fréquentes du sang périphérique (voir POSOLOGIE ET ADMINISTRATION).
L’extravasation accidentelle d’HYCAMTIN ne s’est accompagnée que de légères réactions locales telles qu’un érythème (et une ecchymose).
La prudence est de rigueur quand le patient conduit un véhicule ou fait fonctionner une machine et que la fatigue ou l’asthénie persiste.
Sélection des patients atteints de cancer du poumon à petites cellules
Des essais cliniques ont été menés auprès de patients atteints d’un cancer du poumon à petites cellules dit sensible ou réfractaire. Les chances de tirer des bienfaits thérapeutiques sont réduites chez les patients dits réfractaires, les taux de réponse variant de 11 à 31 % pour les cas sensibles et de 2,1 à 7,3 % pour les cas réfractaires. Comme le risque de toxicité est similaire, le rapport global risque-avantage est réduit.
Il faut soupeser soigneusement l’avantage du traitement pour les patients par rapport au risque de toxicité.
Carcinogenèse et mutagenèse
Le pouvoir cancérogène d’HYCAMTIN n’a pas fait l’objet d’études (voir Populations particulières, Femmes enceintes).
Des études ont montré que le chlorhydrate de topotécan était génotoxique, in vitro, pour des cellules de mammifères (cellules de lymphomes murins et lymphocytes humains) et, in vivo, pour les cellules de moelle osseuse de souris, mais il n’est pas mutagène dans des cellules bactériennes (Salmonella typhimurium et Escherichia coli).
Gastro-intestinal
La neutropénie induite par le topotécan peut causer une colite neutropénique (caecite ou typhlite). Des décès dus à la colite neutropénique ont été signalés dans des essais cliniques sur le topotécan. Lorsque le tableau clinique comprend de la fièvre, une neutropénie et une douleur abdominale caractéristique, la possibilité d’une colite neutropénique doit être envisagée.
On a signalé des cas de perforation gastro-intestinale (dont certains cas ont menacé le pronostic vital et d’autres ont été mortels) chez des patients traités par HYCAMTIN. Il faut surveiller les patients présentant des symptômes de douleurs à l'estomac sévères, des nausées, des vomissements et des selles sanglantes pour une possibilité de perforation gastro-intestinale. Il faut arrêter le traitement d’HYCAMTIN chez les patients qui subissent une perforation gastro-intestinale
Hématologique
L’aplasie médullaire (principalement la neutropénie) constitue l’effet toxique qui limite la dose du topotécan. La neutropénie n’est pas cumulative avec le temps. L’aplasie médullaire menant à la septicémie et des décès attribuables à la septicémie ont été signalés chez des patients traités par le topotécan [2 % des décès dans toutes les études sur le cancer du poumon à petites cellules (n = 426 sujets), dont 3 % des décès dans une étude de phase III sur le cancer du poumon à petites cellules (n = 107 sujets, tableau 4)] (voir EFFETS INDÉSIRABLES).
On ne doit pas administrer HYCAMTIN aux patients dont le nombre absolu de neutrophiles est, au départ, inférieur à 1,5 X 10⁹/L. Pour surveiller l’apparition d’une myélotoxicité, il est recommandé de procéder souvent à des numérations globulaires du sang périphérique chez tous les patients recevant HYCAMTIN. Les patients ne doivent pas recevoir d’autres traitements par ce médicament avant que le nombre de neutrophiles soit rétabli à > 1 X 10⁹/L, le nombre de plaquettes à > 100 X 109/L et le taux d’hémoglobine à 90 g/L, à l’aide de transfusions si nécessaire.
Neutropénie
Une neutropénie de grade 4 (< 0,5 X 10⁹/L) est survenue chez 78 % des patients et lors de 39 % de tous les cycles, sa durée médiane étant de 7 jours. Les neutrophiles ont atteint leur nadir après une médiane de 12 jours. Une septicémie liée au traitement ou une neutropénie fébrile est survenue chez 23 % des patients et la septicémie s’est avérée mortelle dans 1,3 % des cas.
La neutropénie induite par le topotécan peut causer une colite neutropénique (voir MISES EN GARDE ET PRÉCAUTIONS, Gastro-intestinal).
Dans le cas d’une neutropénie sévère (< 0,5 X 10⁹/L pendant au moins 7 jours) survenant au cours d’un traitement par HYCAMTIN, il est recommandé de diminuer la dose de 0,25 mg/m2 pour les cycles suivants (voir POSOLOGIE ET ADMINISTRATION).
Thrombopénie
Une thrombopénie de grade 4 (< 25 X 109/L) est survenue chez 27 % des patients et lors de 9 % des cycles avec une durée médiane de 5 jours. Les plaquettes ont atteint leur nadir après une médiane de 15 jours. Des transfusions de plaquettes ont été administrées à 15 % des patients dans 4 % des cycles.
Anémie
Une anémie sévère (de grade 3 ou 4, < 80 g/L) est survenue chez 37 % des patients et lors de 14 % des cycles. Le nadir a été atteint après 15 jours (médiane). Des transfusions se sont avérées nécessaires chez 52 % des patients dans 22 % des cycles.
Surveillance de la fonction médullaire
HYCAMTIN doit être administré uniquement aux patients ayant des réserves médullaires suffisantes au départ, notamment un nombre absolu de neutrophiles d’au moins 1,5 X 10⁹/L et une numération plaquettaire d’au moins 100 X 109/L. Une surveillance fréquente de la numération globulaire s’impose pendant le traitement par HYCAMTIN (voir POSOLOGIE ET ADMINISTRATION).
Respiratoire
Le topotécan a été associé à des cas de pneumopathie interstitielle, dont certains se sont avérés fatals (voir EFFETS INDÉSIRABLES). Les facteurs de risque sous-jacents comprenaient des antécédents de pneumopathie interstitielle, de fibrose pulmonaire, de cancer du poumon, d’exposition thoracique aux rayonnements ainsi que l’utilisation de médicaments pneumotoxiques et/ou de facteurs de croissance hématopoïétiques. On doit surveiller l’apparition de symptômes pulmonaires évocateurs d’une pneumopathie interstitielle (par exemple, toux, fièvre, dyspnée et/ou hypoxie) et interrompre le topotécan si un nouveau diagnostic de pneumopathie interstitielle est confirmé.
Populations particulières
Femmes enceintes :
HYCAMTIN administré à une femme enceinte peut être nocif pour le fœtus. Le topotécan s’est révélé létal pour les embryons et les fœtus de rates (0,59 mg/m2) et de lapines (1,25 mg/m2) traitées à des doses inférieures à celles administrées par voie intraveineuse chez les humains en contexte clinique (1,5 mg/m2). À des doses toxiques pour les mères (0,59 mg/m2), le topotécan a provoqué des malformations, principalement des yeux, du cerveau, du crâne et des vertèbres. Ce médicament est contre-indiqué pendant la grossesse. Les femmes susceptibles de procréer doivent être avisées d’éviter la grossesse pendant le traitement par HYCAMTIN et, le cas échéant, d’en informer immédiatement leur médecin traitant.
Femmes qui allaitent :
HYCAMTIN est contre-indiqué chez les femmes qui allaitent (voir CONTRE-INDICATIONS).
Pédiatrie :
L’innocuité et l’efficacité du topotécan n’ont pas été établies chez les enfants; HYCAMTIN n’est donc pas indiqué dans cette population.
EFFETS INDÉSIRABLES
Effets indésirables du médicament observés au cours des essais cliniques
Les données qui suivent sont fondées sur l’expérience acquise chez 453 femmes atteintes de cancer métastatique de l’ovaire et 426 patients atteints d’un cancer du poumon à petites cellules traités par HYCAMTIN (chlorhydrate de topotécan). Le tableau 1 présente les principaux effets toxiques hématologiques et le tableau 2, les effets toxiques non hématologiques survenus chez au moins 15 % des patients.
Tableau 1 Résumé des effets indésirables hématologiques chez des patients traités par
HYCAMTIN
| Patients n = 879 | Cycles n = 4 124 | |
| Manifestations indésirables hématologiques | Fréquence (%) | Fréquence (%) |
Neutropénie < 1,5 X 10⁹/L < 0,5 X 10⁹/L | 97 78 | 81 39 |
Leucopénie < 3 X 10⁹/L < 1 X 10⁹/L | 97 32 | 80 11 |
| Thrombopénie < 75 X 109/L < 25 X 109/L | 69 27 | 42 9 |
Anémie < 100 g/L < 80 g/L | 89 37 | 71 14 |
| Septicémie, fièvre ou infection avec neutropénie de grade 4 | 23 | 7 |
| Transfusions de plaquettes | 15 | 4 |
| Transfusions d’érythrocytes | 52 | 22 |
Tableau 2 Résumé des effets indésirables non hématologiques chez des patients traités par
HYCAMTIN
| Effets indésirables non hématologiques | Tous grades Fréquence (%) | Grade 3 Fréquence (%) | Grade 4 Fréquence (%) | |||
| n = 879 patients | n = 4 124 cycles | n = 879 patients | n = 4 124 cycles | n = 879 patients | n = 4 124 cycles | |
| Appareil digestif | ||||||
| Nausées | 64 | 42 | 7 | 2 | 1 | <1 |
| Vomissements | 45 | 22 | 4 | 1 | 1 | <1 |
| Diarrhée | 32 | 14 | 3 | 1 | 1 | <1 |
| Constipation | 29 | 15 | 2 | 1 | 1 | <1 |
| Douleurs abdominales | 22 | 10 | 2 | 1 | 2 | <1 |
| Stomatite | 18 | 8 | 1 | <1 | <1 | <1 |
| Anorexie | 19 | 9 | 2 | 1 | <1 | <1 |
| Corps entier | ||||||
| Fatigue | 29 | 22 | 5 | 2 | 0 | 0 |
| Fièvre | 28 | 11 | 1 | <1 | <1 | <1 |
| Douleur* | 23 | 11 | 2 | 1 | 1 | <1 |
| Asthénie | 25 | 13 | 4 | 1 | 2 | <1 |
| Peau et annexes | ||||||
| Alopécie | 49 | 54 | S/O | S/O | S/O | S/O |
| Éruption cutanée** | 16 | 6 | 1 | <1 | 0 | 0 |
| Appareil respiratoire | ||||||
| Dyspnée | 22 | 11 | 5 | 2 | 3 | 1 |
| Toux | 15 | 7 | 1 | <1 | 0 | 0 |
| SNC/système nerveux Périphérique | ||||||
| Céphalées | 18 | 7 | 1 | <1 | <1 | 0 |
* La douleur comprend les douleurs corporelles, dorsales et squelettiques.
** L’éruption cutanée comprend le prurit, l’éruption érythémateuse, l’urticaire, la dermite, l’éruption bulleuse et l’éruption maculo-papuleuse.
Effets hématologiques (voir MISES EN GARDE ET PRÉCAUTIONS)
Appareil digestif
Les patients traités par HYCAMTIN n’ont pas reçu systématiquement des antiémétiques à titre prophylactique. Les troubles digestifs ont été, en général, légers à la posologie recommandée. La fréquence des nausées a été de 64 % (8 % de grade 3 ou 4) et les vomissements sont survenus chez 45 % des patients (6 % de grade 3 ou 4) (voir le tableau 2).
Une proportion de 32 % des patients ont souffert de diarrhée (4 % de grade 3 ou 4), 29 % de constipation (2 % de grade 3 ou 4) et 22 % avaient des douleurs abdominales (4 % de grade 3 ou 4). La fréquence des douleurs abdominales de grade 3 ou 4 a été de 6 % chez les patientes atteintes d’un cancer de l’ovaire et de 2 % chez les patients souffrant de cancer du poumon à petites cellules.
Après l’administration d’HYCAMTIN par voie intraveineuse, la fréquence de la diarrhée liée au médicament (grade 1 ou 2) s’établissait à 10 % chez les patients de plus de 65 ans (voir POSOLOGIE ET ADMINISTRATION).
Peau et annexes
Une alopécie totale (grade 2) est survenue chez 31 % des patients.
Système nerveux central et périphérique
Les céphalées (18 %) ont constitué l’effet toxique neurologique le plus souvent signalé. Les paresthésies ont généralement été de grade 1 (7 %).
Foie et voies biliaires
Des élévations passagères de grade 1 des enzymes hépatiques sont survenues chez 8 % des patients et des élévations de grade 3 ou 4 de la bilirubine, dans < 2 % des cas.
Appareil respiratoire
Une dyspnée de grade 3 ou 4 est apparue chez 3,8 % des patientes atteintes de cancer de l’ovaire et chez 12,2 % des patients souffrant de cancer du poumon à petites cellules. Le tableau 3 fait état des manifestations hématologiques de grade 3 ou 4 et des manifestations non hématologiques importantes survenues dans l’essai comparant le topotécan au paclitaxel. Le tableau 4 fait état des manifestations hématologiques de grade 3 ou 4 et des manifestations non hématologiques importantes notées dans l’essai comparant le topotécan et l’association CAV, réalisé chez des patients atteints du cancer du poumon à petites cellules.
Remarque : Toutes les échelles de gradation sont fondées sur les critères du National Cancer Institute.
Tableau 3 Tableaux comparatifs des effets toxiques chez des patientes atteintes d’un cancer de l’ovaire réparties au hasard pour recevoir HYCAMTIN ou le paclitaxel
| Effet indésirable | HYCAMTIN | Paclitaxel | ||
Patientes n = 112 % | Cycles n = 597 % | Patientes n = 114 % | Cycles n = 589 % | |
| Hématologique de grade 3 ou 4 | ||||
| Neutropénie de grade 4 (< 0,5 X 10⁹/L) | 80,2 | 35,8 | 21,4 | 8,6 |
| Anémie de grade 3 ou 4 (Hémoglobine < 80 g/L) | 41,4 | 16,1 | 6,3 | 1,9 |
| Thrombopénie de grade 4 (< 25 X 109/L) | 27,0 | 10,0 | 2,7 | 0,5 |
| Fièvre/neutropénie de grade 4 | 23,2 | 6,0 | 4,0 | 1,0 |
| Septicémie documentée | 4,5 | 0,8 | 1,8 | 0,3 |
| Décès des suites d’une septicémie | 1,8 | S/O | 0,0 | S/O |
| Non hématologique de grade 3 ou 4 | ||||
| Appareil digestif | ||||
| Douleurs abdominales | 5,4 | 1,3 | 3,5 | 0,9 |
| Constipation | 5,4 | 1,0 | 0,0 | 0,0 |
| Diarrhée | 6,3 | 1,9 | 0,9 | 0,2 |
| Occlusion intestinale | 4,5 | 1,0 | 4,4 | 0,8 |
| Nausées | 9,8 | 2,7 | 1,8 | 0,3 |
| Stomatite | 0,9 | 0,2 | 0,9 | 0,2 |
| Vomissements | 9,9 | 1,9 | 2,7 | 0,5 |
| Corps entier | ||||
| Anorexie | 3,6 | 0,8 | 0,0 | 0,0 |
| Dyspnée | 6,3 | 1,8 | 5,4 | 1,2 |
| Fatigue | 7,1 | 1,8 | 6,1 | 2,2 |
| Malaise | 1,8 | 0,5 | 1,8 | 0,3 |
| Neuromusculaire | ||||
| Arthralgie | 0,9 | 0,2 | 2,6 | 0,5 |
| Asthénie | 5,4 | 1,6 | 2,6 | 1,0 |
| Céphalées | 0,9 | 0,2 | 1,8 | 0,8 |
| Myalgie | 0,0 | 0,0 | 2,6 | 1,5 |
| Douleur* | 4,5 | 1,0 | 7,0 | 2,2 |
| Douleur thoracique | 1,8 | 0,3 | 0,9 | 0,3 |
| Peau et annexes | ||||
| Éruption** | 0 | 0 | 0,9 | 0,2 |
| Foie/voies biliaires | ||||
| Taux accrus d’enzymes hépatiques+ | 0,9 | 0,2 | 0,9 | 0,2 |
* La douleur comprend les douleurs corporelles, dorsales et squelettiques.
** L’éruption cutanée comprend le prurit, l’éruption érythémateuse, l’urticaire, la dermite, l’éruption bulleuse et l’éruption maculo-papuleuse.
+ Les taux accrus d’enzymes hépatiques comprennent l’élévation des SGOT/AST, des SGPT/ALT et des enzymes hépatiques. Tableau 4 Tableaux comparatifs des effets toxiques chez des patients atteints de cancer du poumon à petites cellules répartis au hasard pour recevoir HYCAMTIN ou l’association CAV
| Manifestation indésirable | HYCAMTIN | Association CAV | ||
Patients n = 107 % | Cycles n = 446 % | Patients n = 104 % | Cycles n = 359 % | |
| Hématologique de grade 3 ou 4 | ||||
| Neutropénie de grade 4 (< 0,5 X 10⁹/L) | 70 | 38 | 72 | 51 |
| Anémie de grade 3 ou 4 (Hémoglobine < 80 g/L) | 42 | 18 | 20 | 7 |
| Thrombopénie de grade 4 (< 25 X 109/L) | 29 | 10 | 5 | 1 |
| Fièvre/neutropénie de grade 4 | 28 | 9 | 26 | 13 |
| Septicémie documentée | 5 | 1 | 5 | 1 |
| Décès des suites d’une septicémie | 3 | S/O | 1 | S/O |
| Non hématologique de grade 3 ou 4 | ||||
| Appareil digestif | ||||
| Douleurs abdominales | 6 | 1 | 4 | 2 |
| Constipation | 1 | <1 | 0 | 0 |
| Diarrhée | 1 | <1 | 0 | 0 |
| Nausées | 8 | 2 | 6 | 2 |
| Stomatite | 2 | <1 | 1 | <1 |
| Vomissements | 3 | <1 | 3 | 1 |
| Corps entier | ||||
| Anorexie | 3 | 1 | 4 | 2 |
| Dyspnée | 9 | 5 | 14 | 7 |
| Fatigue | 6 | 4 | 10 | 3 |
| Neuromusculaire | ||||
| Asthénie | 9 | 4 | 7 | 2 |
| Céphalées | 0 | 0 | 2 | <1 |
| Douleur* | 5 | 2 | 7 | 4 |
| Appareil respiratoire | ||||
| Pneumonie | 8 | 2 | 6 | 2 |
| Toux | 2 | 1 | 0,0 | 0 |
| Peau et annexes | ||||
| Éruptions** | 1 | <1 | 1 | <1 |
| Foie/voies biliaires | ||||
| Taux accrus d’enzymes hépatiques+ | 1 | <1 | 0 | 0 |
* La douleur comprend les douleurs corporelles, dorsales et squelettiques.
** L’éruption cutanée comprend le prurit, l’éruption érythémateuse, l’urticaire, la dermite, l’éruption bulleuse et l’éruption maculo-papuleuse.
+ Les taux accrus d’enzymes hépatiques comprennent l’élévation des SGOT/AST, des SGPT/ALT et des enzymes hépatiques.
La prémédication n’a pas été utilisée de façon systématique chez les patients répartis au hasard pour recevoir HYCAMTIN alors que les patients sous CAV recevaient des corticostéroïdes, de la diphénhydramine et des inhibiteurs des récepteurs histaminiques de type 2 comme prétraitement.
Effets indésirables du médicament signalés après la commercialisation du produit Les rapports des effets indésirables survenus chez des patients ayant pris HYCAMTIN après sa mise en marché comprenaient les effets suivants :
Corps entier : manifestations allergiques, œdème de Quincke, réactions anaphylactoïdes, extravasation*, pancytopénie
Gastro-intestinaux : douleur abdominale**, perforation gastro-intestinale, inflammation de la muqueuse
Hématologiques : saignement sévère (en association avec la thrombopénie)
Système immunitaire : réaction anaphylactique
Affections respiratoires, thoraciques et médiastinales : pneumopathie interstitielle
Peau et annexes : dermite sévère, prurit sévère
* Les réactions associées à l’extravasation étaient bénignes et n’ont généralement pas nécessité de traitement particulier.
** La colite neutropénique, y compris la colite neutropénique mortelle, a été l’une des complications de la neutropénie induite par le topotécan (voir MISES EN GARDE ET PRÉCAUTIONS).
INTERACTIONS MÉDICAMENTEUSES
On ne dispose pas de données suffisantes pour définir un schéma thérapeutique sûr et efficace comprenant HYCAMTIN employé en association avec d’autres agents cytotoxiques. Des études préliminaires portant sur l’administration concomitante d’HYCAMTIN et d’un platine (par exemple, cisplatine ou carboplatine) laissent entrevoir une interaction liée à la séquence; en effet, une aplasie médullaire plus importante est observée lorsqu’un platine est administré le jour 1 comparativement au jour 5 de l’administration d’HYCAMTIN. Si le topotécan est administré en association avec d’autres agents cytotoxiques, une réduction de la dose pourrait être nécessaire.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Dose initiale
Avant l’administration du premier cycle de chimiothérapie par HYCAMTIN (chlorhydrate de topotécan), les patients doivent absolument avoir :
- un nombre absolu de neutrophiles ≥ 1,5 X 10⁹/L
- un nombre de plaquettes > 100 X 109/L
- un taux d’hémoglobine > 90 g/L.
Posologie recommandée et modification posologique
Dose initiale
La dose recommandée d’HYCAMTIN est de 1,5 mg/m2 administrée par perfusion intraveineuse sur 30 minutes une fois par jour pendant cinq jours consécutifs, à partir du premier jour d’un cycle de 21 jours. Il est recommandé d’administrer au moins quatre cycles de chimiothérapie avec HYCAMTIN puisque le délai de réponse médian enregistré dans trois essais cliniques sur le cancer de l’ovaire a été de 9 à 12 semaines et que le délai de réponse médian obtenu dans quatre essais cliniques sur le cancer du poumon à petites cellules a été de 5 à 7 semaines.
Doses subséquentes
On ne doit pas administrer de nouveau le topotécan à moins que le nombre absolu de neutrophiles soit supérieur ou égal à 1 X 10⁹/L, le nombre de plaquettes soit supérieur ou égal à 100 X 109/L et le taux d’hémoglobine soit supérieur ou égal à 90 g/L (à l’aide de transfusions si nécessaire).
La pratique standard en oncologie pour la prise en charge de la neutropénie est soit d’administrer le topotécan avec d’autres médicaments (comme un G-CSF) soit de réduire la dose pour maintenir le nombre de neutrophiles.
Si l’on opte pour une réduction de dose chez les patients présentant une neutropénie sévère (nombre absolu de neutrophiles inférieur à 0,5 X 10⁹/L ) depuis 7 jours ou plus ou une neutropénie sévère accompagnée de fièvre ou d’une infection ou encore chez les patients dont le traitement a été reporté en raison d’une neutropénie, la dose doit être réduite de 0,25 mg/m2/jour pour les cycles suivants à 1,25 mg/m2/jour au besoin (puis à 1,0 mg/m2/jour si le besoin existe encore).
Il en va de même si la numération des plaquettes chute en deçà de 25 X 109/L.
La prémédication systématique visant à prévenir les effets indésirables non hématologiques n’est pas nécessaire avec HYCAMTIN.
Atteinte hépatique : Il n’est pas nécessaire de modifier la posologie d’HYCAMTIN chez les patients accusant une atteinte hépatique (bilirubinémie > 1,5 mais < 10 mg/dL ou (unités SI) > 25,7 mais < 171 μmol/L).
Atteinte rénale : Il n’est pas nécessaire d’adapter la posologie d’HYCAMTIN chez les patients présentant une atteinte rénale légère (Clcr de 40 à 60 mL/min ou de 0,67 à 1 mL/s). Il est cependant recommandé de porter la dose à 0,75 mg/m2/jour dans les cas d’atteinte rénale modérée (Clcr de 20 à 39 mL/min ou 0,33 à 0,65 mL/s). Ces recommandations posologiques chez les patients accusant une atteinte rénale modérée (Clcr de 20 à 39 mL/min) sont fondées sur des études réunissant des patients présentant un cancer avancé. Le traitement par HYCAMTIN n’est pas recommandé chez les patients accusant une atteinte rénale sévère (Clcr < 20 mL/min ou 0,33 mL/s) (voir CONTRE-INDICATIONS).
Neutropénie : Dans le cas d’une neutropénie sévère (< 0,5 X 10⁹/L pendant au moins 7 jours) survenant au cours d’un traitement par HYCAMTIN, il est recommandé de diminuer la dose de 0,25 mg/m2 pour les cycles suivants (voir MISES EN GARDE ET PRÉCAUTIONS, Neutropénie).
Enfants : On ne dispose pas de données suffisantes chez les enfants pour recommander une posologie (voir MISES EN GARDE ET PRÉCAUTIONS).
Personnes âgées : Il n’est pas nécessaire de modifier la posologie d’HYCAMTIN chez les personnes âgées si ce n’est les ajustements liés à la fonction rénale.
Après l’administration d’HYCAMTIN par voie intraveineuse, la fréquence de la diarrhée liée au médicament (grade 1 ou 2) s’établissait à 10 % chez les patients de plus de 65 ans (voir EFFETS INDÉSIRABLES, Effets indésirables du médicament observés au cours des essais cliniques, Appareil digestif). Il convient de surveiller de près les patients âgés de plus de 65 ans à la recherche de diarrhée et de les traiter en conséquence.
Administration en association avec des agents cytotoxiques : Il peut s’avérer nécessaire de modifier la posologie si le topotécan est administré en association avec d’autres agents cytotoxiques (voir INTERACTIONS MÉDICAMENTEUSES).
Administration
HYCAMTIN est un médicament antinéoplasique cytotoxique. À l’instar des autres substances potentiellement toxiques, la solution HYCAMTIN doit être préparée sous une hotte à flux laminaire vertical et le port de gants et de vêtements de protection est de mise. Si HYCAMTIN entre en contact avec la peau, laver immédiatement la région touchée à fond, à l’eau et au savon. Si HYCAMTIN entre en contact avec les muqueuses, rincer abondamment à l’eau.
Préparation pour administration intraveineuse : Reconstituer HYCAMTIN en ajoutant 4 mL d’eau stérile pour injection dans la fiole de 4 mg, pour obtenir une concentration de 1 mg/mL.
Avant l’administration, diluer davantage le volume nécessaire de solution reconstituée en l’ajoutant à 50 à 100 mL de chlorure de sodium à 0,9 % pour perfusion ou de solution de dextrose à 5 % pour perfusion, pour obtenir une concentration de 20-500 μg/mL.
Comme les fioles ne contiennent pas d’agents de conservation, il est recommandé d’utiliser le produit dès sa reconstitution. Si l’on ne s’en sert pas immédiatement, on doit garder le produit reconstitué au réfrigérateur, pendant 24 heures au maximum.
Avant d’administrer une solution intraveineuse ou une préparation pharmaceutique parentérale quelconque, on doit vérifier par un examen visuel la limpidité ainsi que l’absence de particules, de fuite et de changement de couleur, si la solution et le contenant le permettent.
SURDOSAGE
Pour traiter une surdose soupçonnée, communiquez avec le centre antipoison de votre région.
Il n’existe aucun antidote connu au surdosage d’HYCAMTIN (chlorhydrate de topotécan). La prise en charge doit se faire selon l’indication clinique. Des surdoses (allant de 1,1 à 10 fois la dose prescrite) ont été signalées chez des patients traités par HYCAMTIN administré par voie intraveineuse. La principale complication du surdosage est l’aplasie médullaire. Les signes et les symptômes observés en cas de surdose cadrent avec les effets indésirables connus d’HYCAMTIN (voir EFFETS INDÉSIRABLES). En outre, à la suite d’un surdosage, on a fait état d’une élévation des enzymes hépatiques, de mucosite, de colite nécrosante hémorragique d’issue fatale, d’hypotension et de tachycardie. Dans une étude de phase I, un sujet a reçu par erreur une dose de 35 mg/m2 pendant le neuvième cycle de chimiothérapie et il a manifesté des effets toxiques hématologiques en rapport avec cette dose élevée.
La DL10 chez les souris ayant reçu une seule perfusion d’HYCAMTIN a été de 74,85 mg/m2 (IC à 95 % : 47,22 à 97,41).
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
HYCAMTIN (chlorhydrate de topotécan) inhibe la topo-isomérase I, enzyme qui intervient dans la réplication de l’ADN, en réduisant la contrainte de torsion introduite en amont de la fourche de réplication en progression. Le topotécan inhibe la topo-isomérase I en stabilisant le complexe covalent formé par l’enzyme et l’ADN aux brins divisés, qui est un intermédiaire dans le processus catalytique; il s’ensuit des cassures au niveau des brins d’ADN monocaténaires associés aux protéines, ce qui entraîne la mort des cellules.
Pharmacodynamie
La leucopénie est l’effet toxique limitant la dose du topotécan. On peut décrire la relation entre la diminution du nombre de leucocytes et l’aire sous la courbe du topotécan ou du topotécan total selon un modèle de Emax sigmoïde.
Pharmacocinétique
À la suite de l’administration intraveineuse de topotécan à des doses de 0,5 à 1,5 mg/m2 par perfusion sur 30 minutes chaque jour pendant 5 jours, la clairance du topotécan a été de 1 030 mL/min et sa demi-vie plasmatique de 2 à 3 heures.
La comparaison des paramètres pharmacocinétiques n’a pas semblé indiquer de modification de la pharmacocinétique au cours de la période d’administration. L’aire sous la courbe a augmenté de façon à peu près proportionnelle à la dose.
Distribution : Le volume de distribution du topotécan est de 130 L. Sa liaison aux protéines plasmatiques est de 35 % environ. Dans le sang, le topotécan se répartit également entre les globules et le plasma.
Métabolisme : Le topotécan subit une hydrolyse qui dépend du pH, l’équilibre favorisant la forme hydroxyacide à chaîne ouverte, au pH physiologique.
Excrétion : On n’a pas pu mesurer la clairance rénale du topotécan chez les humains à cause de l’effet du pH urinaire sur l’interconversion, bien que la mesure du topotécan total (cycle lactone et hydroxyacide à chaîne ouverte) dans l’urine semble indiquer qu’une fraction variable de la dose (en général de 20 à 60 %) est excrétée dans l’urine. On a aussi détecté du topotécan dans des échantillons de bile humaine, indiquant que cette substance est excrétée à la fois par voie biliaire et par voie urinaire chez les humains.
Populations particulières et états pathologiques
Pédiatrie : La pharmacocinétique du topotécan a fait l’objet d’une étude chez 12 enfants traités par le topotécan à des doses de 2,0 à 7,5 mg/m2 administrées par perfusion continue sur 24 heures. La clairance plasmatique moyenne a été de 28,3 L/h/m2, ayant varié de 18,1 à 44,2 L/h/m2. Ces valeurs sont semblables à celles observées chez les adultes (environ 36 L/h/m2) ayant reçu du topotécan par perfusion sur 24 heures.
Gériatrie : La pharmacocinétique du topotécan n’a pas fait l’objet d’une étude particulière chez les personnes âgées. Une analyse des paramètres pharmacocinétiques réalisée chez un groupe de femmes traitées n’a toutefois pas révélé que l’âge était un facteur important. La clairance rénale est probablement un déterminant de la clairance du topotécan plus important que l’âge chez une telle population de patients.
Sexe : La clairance plasmatique globale moyenne du topotécan a été plus élevée de 24 % environ chez les hommes que chez les femmes, correspondant surtout à la différence dans les dimensions du corps.
Race : L’effet de la race sur la pharmacocinétique du topotécan n’a pas été établi.
Insuffisance hépatique : D’après les données cliniques et les paramètres pharmacocinétiques du topotécan total, il n’est pas nécessaire d’adapter la posologie dans les cas d’atteinte hépatique (bilirubinémie < 10 mg/dL ou 171 μmol/L). Chez les patients accusant une atteinte hépatique, la clairance plasmatique a diminué à environ 67 % de celle notée dans le groupe témoin. La demi-vie du topotécan a été prolongée d’environ 30 %, mais le volume de distribution est demeuré inchangé. Chez les patients présentant une atteinte hépatique, la clairance du topotécan total n’a diminué que de 10 % environ par rapport à celle des patients du groupe témoin.
Insuffisance rénale : La clairance plasmatique du topotécan chez les patients présentant une atteinte rénale légère (clairance de la créatinine [Clcr] de 40 à 60 mL/min ou de 0,67 à 1 mL/s) a diminué à environ 67 % de celle mesurée chez les témoins. Le volume de distribution a légèrement diminué et, par conséquent, la demi-vie ne s’est allongée que de 14 %.
Dans les cas d’atteinte rénale modérée (Clcr de 20 à 39 mL/min ou de 0,33 à 0,65 mL/s), la clairance plasmatique du topotécan a été réduite à 34 % de celle mesurée chez les témoins. Le volume de distribution a également baissé d’environ 25 %, d’où un allongement de la demi-vie moyenne de 1,9 à 4,9 heures. La clairance du topotécan total a également diminué de 57 % chez les patients accusant une atteinte rénale modérée et de 17 % chez ceux ayant une atteinte rénale légère. D’après les données cliniques et les paramètres pharmacocinétique du topotécan total, il n’est pas nécessaire de modifier la posologie en présence d’atteinte rénale légère (Clcr de 40 à 60 mL/min ou de 0,67 à 1 mL/s). Il est toutefois recommandé de porter la dose à 0,75 mg/m2/jour chez les patients accusant une atteinte rénale modérée. HYCAMTIN n’est pas recommandé lorsque la clairance de la créatinine est < 20 mL/min (0,33 mL/min).
ENTREPOSAGE ET STABILITÉ
Conservées entre 15 et 30 oC (59 et 86 oF) à l’abri de la lumière et dans leur conditionnement d’origine, les fioles scellées d’HYCAMTIN (chlorhydrate de topotécan) restent stables jusqu’à la date indiquée sur l’emballage.
Solutions reconstituées
La solution reconstituée avec de l’eau pour injection reste stable jusqu’à 24 heures sous réfrigération à 5 oC (41 oF) ou conservée à 30 oC (86 oF).
Toutefois, comme les fioles ne contiennent pas d’agents de conservation, il est recommandé d’utiliser le produit dès sa reconstitution. Si l’on ne s’en sert pas immédiatement, on doit garder la solution reconstituée au réfrigérateur et la jeter après 24 heures.
Solutions diluées
Les solutions HYCAMTIN reconstituées et diluées pour perfusion restent stables jusqu’à 24 heures à une température d’environ 20 à 25 oC (68 à 77 oF) et aux conditions ambiantes d’éclairage. Si l’on ne s’en sert pas immédiatement, on doit garder les solutions diluées au réfrigérateur, conformément aux bonnes pratiques pharmaceutiques.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Manipulation et élimination : Appliquer les procédés de manipulation et d’élimination des médicaments anticancéreux. Plusieurs lignes directrices ont été publiées à cet effet.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
HYCAMTIN (chlorhydrate de topotécan) pour injection se présente sous forme de poudre lyophilisée stérile, tamponnée, de couleur jaune clair à verdâtre, en fioles unidoses. Une fiole contient du chlorhydrate de topotécan équivalant à 4 mg de base libre de topotécan. La solution reconstituée varie de la couleur jaune à jaune verdâtre et elle est destinée à l’administration intraveineuse par perfusion.
Les excipients inertes comprennent du mannitol et de l’acide tartrique. De l’acide chlorhydrique et de l’hydroxyde de sodium peuvent être utilisés pour amener le pH à 3. Le pH de la solution varie de 2,5 à 3,5.
HYCAMTIN pour injection se présente en fioles unidoses de 4 mg de topotécan (base libre), en boîtes de 5 fioles.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Chlorhydrate de topotécan
Nom chimique : Monochlorhydrate de (S)-10-[(diméthylamino)méthyl]-4-éthyl-4,9-dihydroxy-1H-pyrano[3’,4’:6,7]indolizino[1,2-b]quinoline-3,14-(4H,12H)-dione.
Formule moléculaire et masse moléculaire : C23H23N3O5.HCl, 457,9
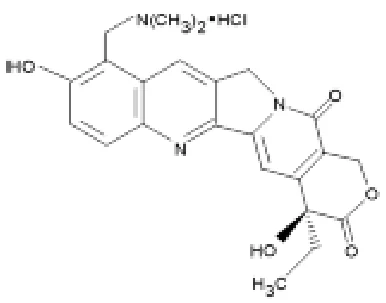
Formule développée :
Propriétés physicochimiques :
Description : Le chlorhydrate de topotécan est une poudre jaune ou jaune orangé. Il est hydrosoluble et fond en se décomposant à la température de 213 à 218 oC.
ESSAIS CLINIQUES
Cancer de l’ovaire
Aspects démographiques de l’étude et organisation de l’essai
On a étudié HYCAMTIN (chlorhydrate de topotécan) dans le cadre de quatre essais cliniques réalisés auprès de 453 femmes atteintes de cancer métastatique de l’ovaire.
Dans ces quatre essais cliniques, les participantes ont reçu une dose initiale de 1,5 mg/m2 par perfusion intraveineuse sur 30 minutes pendant les cinq premiers jours consécutifs d’un cycle de 21 jours.
Dans une étude de phase III avec répartition aléatoire, on a comparé HYCAMTIN au paclitaxel chez des patientes atteintes d’un cancer de l’ovaire récidivant après l’échec d’un traitement initial renfermant un platine. L’étude a été menée auprès de 112 patientes traitées par HYCAMTIN (1,5 mg/m2/jour pendant les 5 premiers jours consécutifs d’un cycle de 21 jours) et de 114 patientes recevant du paclitaxel (175 mg/m2 sur 3 heures le premier jour d’un cycle de 21 jours).
Le tableau 5 présente les taux de réponse, la durée de la réponse (à partir du début de la réponse confirmée), le délai avant la progression, le délai de réponse et la survie, obtenus dans cet essai comparatif.
Résultats d’étude
Les patientes sous HYCAMTIN ont obtenu un taux de réponse plus élevé (21 % contre 14 %, p = 0,196) que celles sous paclitaxel, une durée de réponse plus longue (médiane = 26 contre 22 semaines; rapport des risques instantanés = 0,778, p = 0,476), un plus long délai avant la progression (médiane = 19 contre 15 semaines; rapport des risques instantanés = 0,764, p = 0,0718) ainsi qu’une plus longue survie globale estimée (médiane = 63 contre 53 semaines; rapport des risques instantanés = 0,986, p = 0,9315).
Toutefois, le délai de réponse médian a été plus long avec HYCAMTIN qu’avec le paclitaxel (médiane = 8 contre 6 semaines; rapport des risques instantanés = 0,615, p = 0,1465). Par conséquent, si le traitement par HYCAMTIN est arrêté prématurément, on risque d’en sous-estimer l’efficacité (voir POSOLOGIE ET ADMINISTRATION).
Tableau 5 Paramètres comparatifs de l’efficacité d’HYCAMTIN et du paclitaxel dans le traitement du cancer de l’ovaire
| Paramètre | HYCAMTIN (n = 112) | Paclitaxel (n = 114) |
| Taux de réponse complète (%) Taux de réponse partielle (%) Taux global de réponse (%) IC à 95 % | 4,5 16,1 20,5 (13,1 à 28,0) | 2,6 11,4 14,0 (7,7 à 20,4) |
| (valeur de p) | (0,196) | |
Durée de la réponse (semaines) Médiane IC à 95 % | 26∗ (22,1 à 32,9) | 22∗ (16,0 à 34,6) |
| RRI (valeur de p) | 0,778 (0,476) | |
Délai avant progression (semaines) Médiane IC à 95 % | 19 (12,1 à 23,6) | 15 (11,9 à 18,3) |
| RRI (valeur de p) | 0,764 (0,0718) | |
Délai de réponse (semaines) Médiane Intervalle | 8,0∗ 3,1-19,0 | 6,0∗ 2,4-12,3 |
| RRI (valeur de p) | 0,615 (0,1465) | |
Survie globale (semaines) Médiane Intervalle | 63 0,7-122,1 | 53 0,6-129,9 |
| RRI (valeur de p) | 0,97 (0,87) | |
∗ topotécan (n = 23), paclitaxel (n = 16)
En cas d’échec du premier traitement, les patientes pouvaient passer à l’autre traitement. On a obtenu une réponse chez 8 des 61 femmes (13,1 %) traitées par HYCAMTIN après l’échec du paclitaxel et chez 5 des 49 femmes (10,2 %) traitées par le paclitaxel après l’échec d’HYCAMTIN.
HYCAMTIN a été efficace chez les patientes devenues résistantes aux platines, cette résistance étant définie par l’évolution de la tumeur pendant le traitement ou par une récidive moins de 6 mois après la fin du traitement par un platine. On a obtenu une réponse complète et sept réponses partielles chez 60 patientes, ce qui donne un taux de réponse de 13 %. Dans ce même essai, on n’a enregistré aucune réponse complète et seulement quatre réponses partielles dans le groupe traité par le paclitaxel, pour un taux de réponse de 7 %.
HYCAMTIN est demeuré efficace chez les patientes qui n’avaient pas répondu au paclitaxel ou qui ont cessé d’y répondre, comme en témoignent les cas répondeurs enregistrés dans cet essai ainsi que dans celui ayant porté sur les cas d’échec du traitement par les platines et le paclitaxel (voir ci-dessous).
Dans ce premier essai, le profil d’innocuité du paclitaxel a été conforme à celui figurant dans la monographie du produit et le profil d’HYCAMTIN conforme aux observations faites chez les 453 patientes des quatre essais cliniques sur le cancer de l’ovaire (voir EFFETS INDÉSIRABLES).
Les trois autres études ont consisté en des essais ouverts, non comparatifs. La première a été menée auprès de 111 patientes souffrant d’un cancer ovarien récurrent n’ayant pas répondu à un traitement antérieur par un platine. Le taux de réponse a été de 14 % (IC à 95 % = 7,9 -20,9 %). La durée de réponse médiane a été de 16 semaines (intervalle de 4,6 à 41,9 semaines) et le délai avant la progression de 11 semaines (intervalle de 0,7 à 72,1 semaines). La survie globale médiane a été de 52 semaines (intervalle de 1,4 à 72,3 semaines).
Le deuxième essai ouvert a été réalisé chez 139 patientes n’ayant pas répondu à un traitement (62 cas) ou à deux traitements (77 cas) antérieurs contenant un platine et le paclitaxel. Dans cet essai, les taux de réponse pour les cas évaluables ont été de 12,9 % et de 16,9 %, respectivement. La durée de réponse médiane a été de 18,1 semaines. Le délai médian avant la progression a été de 12 semaines (intervalle de 0,6 à 52,7 semaines). La survie globale médiane a été de 51,3 semaines chez les patientes dont le traitement de première intention avait échoué.
Le troisième essai ouvert a recruté 30 patientes atteintes d’un cancer ovarien récurrent n’ayant pas répondu à un ou deux traitements antérieurs renfermant un platine. Le taux de réponse a été de 13 % (IC à 95 % = 3,8-30,7 %) et la durée de réponse médiane a été de 28 semaines (intervalle de 16 à 59 semaines).
Cancer du poumon à petites cellules
Aspects démographiques de l’étude et organisation de l’essai
On a étudié HYCAMTIN (chlorhydrate de topotécan) chez 426 patients atteints de cancer du poumon à petites cellules récidivant ou évolutif dans le cadre d’un essai comparatif de phase III avec répartition aléatoire et de trois essais de phase II sans répartition aléatoire.
Dans un essai comparatif de phase III avec répartition aléatoire, 107 patients ont été traités par HYCAMTIN (1,5 mg/m2/jour pendant 5 jours à partir du premier jour d’un cycle de 21 jours) et 104 patients par l’association CAV (1 000 mg/m2 de cyclophosphamide, 45 mg/m2 de doxorubicine et 2 mg de vincristine administrés de façon séquentielle le premier jour d’un cycle de 21 jours). Tous les patients ont été considérés comme étant sensibles à la chimiothérapie de première intention (les répondeurs dont le cancer a ensuite progressé ≥ 60 jours suivant la fin du traitement de première intention). Au total, 77 % des patients sous HYCAMTIN et 79 % des patients sous l’association CAV ont reçu une association platine-étoposide avec ou sans autres agents comme chimiothérapie de première intention.
Les taux de réponse, la durée de la réponse, le délai avant la progression et la survie globale font l’objet du tableau 6.
Tableau 6 Efficacité d’HYCAMTIN vs l’association CAV (cyclophosphamide-doxorubicine-vincristine) chez des patients atteints de cancer du poumon à petites cellules sensibles à la chimiothérapie de première intention
| Paramètre | HYCAMTIN (n = 107) | CAV (n = 104) |
| Taux de réponse complète Taux de réponse partielle Taux global de réponse IC à 95 %* | 0,0 % 24,3 % 24,3 % 16,17 à 32,43 % | 1,0 % 17,3 % 18,3 % 10,84 à 25,7 % |
| (valeur de p) | (0,285) | |
Durée de la réponse (semaines) Médiane IC à 95 % | n = 26 14,4 13,1 à 18,0 | n = 19 15,3 13,1 à 23,1 |
RRI (HYCAMTIN : CAV) (valeur de p) | 1,42 (0,30) | |
Délai avant progression (semaines) Médiane IC à 95 % | 13,3 11,4 à 16,4 | 12,3 11,0 à 14,1 |
RRI (HYCAMTIN : CAV) (valeur de p) | 0,92 (0,55) | |
Survie globale (semaines) Médiane IC à 95 % | 25,0 20,6 à 29,6 | 24,7 21,7 à 30,3 |
RRI (HYCAMTIN : CAV) (valeur de p) | 1,04 (0,80) | |
Le calcul de la durée de la réponse est fondé sur l’intervalle entre la première réponse et le délai avant la progression. * L’intervalle de confiance à 95 % pour l’écart dans le taux de réponse (6,0 %) a été de –6,0 à 18 %.
Le délai de réponse a été similaire dans les deux groupes de traitement : HYCAMTIN – médiane de 6 semaines (2,4 à 15,7) contre l’association CAV – médiane de 6 semaines (5,1 à 18,1).
L’effet palliatif sur les symptômes liés à la maladie était plus important chez les patients qui avaient reçu HYCAMTIN que chez les patients qui avaient reçu l’association CAV. Ces améliorations importantes du point de vue clinique sont survenues à un taux plus élevé pour 8 des 9 symptômes chez les patients sous HYCAMTIN. L’amélioration des symptômes a été statistiquement significative pour 5 symptômes sur 9. Ces données sont présentées au tableau 7.
Les patients traités par HYCAMTIN ont également présenté un plus long délai d’aggravation pour 7 des 9 symptômes liés à la maladie (essoufflement, anorexie, perturbation des activités quotidiennes, toux, insomnie, enrouement et fatigue). Le délai d’aggravation des douleurs thoraciques et de l’hémoptysie a été similaire dans les deux groupes de traitement. Des différences statistiquement significatives dans le délai d’aggravation de l’essoufflement (p = 0,046) et de l’anorexie (p = 0,003) ont été observées, l’état du groupe sous HYCAMTIN s’aggravant plus lentement.
Tableau 7 Pourcentage de patients présentant une amélioration des symptômes+ :
HYCAMTIN vs l’association CAV dans le traitement du cancer du poumon à petites cellules
| Symptôme | HYCAMTIN (n = 107) | CAV (n = 104) | Test du chi-carré de Pearson Valeur de p | ||
| n++ | % | n++ | % | ||
| Essoufflement | 68 | (27,9) | 61 | (6,6) | 0,002 |
| Perturbation des activités quotidiennes | 67 | (26,9) | 63 | (11,1) | 0,023 |
| Fatigue | 70 | (22,9) | 65 | (9,2) | 0,032 |
| Enrouement | 40 | (32,5) | 38 | (13,2) | 0,043 |
| Toux | 69 | (24,6) | 61 | (14,8) | 0,160 |
| Insomnie | 57 | (33,3) | 53 | (18,9) | 0,085 |
| Anorexie | 56 | (32,1) | 57 | (15,8) | 0,042 |
| Douleurs thoraciques | 44 | (25,0) | 41 | (17,1) | 0,371 |
| Hémoptysie | 15 | (26,7) | 12 | (33,3) | 0,706 |
+ représente une amélioration soutenue au cours d’au moins 2 cycles par rapport au départ.
++ nombre de patients ayant été évalués au départ et au moins une fois par la suite.
On a également étudié HYCAMTIN (administré à raison de 1,5 mg/m2/jour x 5 jours à partir du premier jour d’un cycle de 21 jours) dans le cadre de trois essais ouverts non comparatifs réalisés auprès de 319 patients atteints de cancer du poumon à petites cellules récidivant ou évolutif après une chimiothérapie de première intention. Dans les trois essais, les patients ont été stratifiés comme sensibles (répondeurs dont l’état s’est par la suite aggravé ≥ 90 jours suivant le traitement de première intention) ou réfractaires (aucune réponse à la chimiothérapie de première intention ou qui ont répondu au traitement de première intention puis dont le cancer a progressé dans les 90 jours suivant la fin du traitement).
Dans un essai, le taux de réponse médian a été de 15,4 % pour les cas dits sensibles (n = 52) et de 2,1 % pour les cas dits réfractaires (n = 47). Le délai de réponse médian a été de 6,1 semaines pour les cas sensibles et de 5,4 semaines pour les cas réfractaires. La durée de réponse médiane a été de 23,1 semaines pour les cas sensibles et de 24,9 semaines pour les cas réfractaires. Le délai médian avant la progression a été de 13,1 semaines pour les cas sensibles et de 9,6 semaines pour les cas réfractaires. La survie globale médiane a été de 28,3 semaines pour les cas sensibles et de 21,4 semaines pour les cas réfractaires. Quant aux symptômes liés à la maladie, ils se sont dissipés ou améliorés par rapport au départ chez 20 % des patients (n = 65), sont demeurés inchangés chez 60 % ou se sont aggravés chez 20 %.
Dans un essai mené par l’OERTC (l’Organisation européenne de recherche sur le traitement du cancer), le taux de réponse médian a été de 31,1 % pour les cas dits sensibles (n = 45) et de 7,3 % pour les cas dits réfractaires (n = 55). Le délai de réponse médian a été de 7 semaines pour les cas sensibles et de 5,6 semaines pour les cas réfractaires. La durée de réponse médiane a été de 20,7 semaines pour les cas sensibles et de 30,7 semaines pour les cas réfractaires. Le délai médian avant la progression a été de 17,7 semaines pour les cas sensibles et de 8,3 semaines pour les cas réfractaires. Quant à la survie globale médiane, elle a été de 35,6 semaines pour les cas sensibles et de 20,9 semaines pour les cas réfractaires.
Dans une troisième étude, le taux de réponse médian a été de 11,3 % pour les cas dits sensibles (n = 71) et de 2,1 % pour les cas dits réfractaires (n = 48). Le délai de réponse médian a été de 5,6 semaines pour les cas sensibles et de 5,7 semaines pour les cas réfractaires. La durée de réponse médiane a été de 21,9 semaines pour les cas sensibles et de 22,0 semaines pour les cas réfractaires. Le délai médian avant la progression a été de 10,3 semaines pour les cas sensibles et de 6,4 semaines pour les cas réfractaires. Enfin, la survie globale médiane a été de 26,4 semaines pour les cas sensibles et de 15,9 semaines pour les cas réfractaires.
PHARMACOLOGIE DÉTAILLÉE
Pharmacocinétique
Métabolisme
Le topotécan subit une hydrolyse qui dépend du pH, l’équilibre favorisant la forme hydroxyacide à chaîne ouverte, au pH physiologique. Le métabolisme du topotécan chez les humains n’a pas été très étudié. Cependant, chez le rat et le chien, environ 4 % et 17 % de la dose, respectivement, a été excrétée sous forme de dérivés N-desméthyl de topotécan et d’hydroxyacide à chaîne ouverte. Des études in vitro sur des microsomes de foie de rat, de chien et d’humain indiquent que le taux de métabolisation du topotécan en métabolite N-déméthylé, dans les microsomes humains, se situe entre ceux observés dans les microsomes hépatiques du rat et du chien.
Aucun autre métabolite du topotécan n’a été identifié. L’une des principales voies de clairance du topotécan est l’hydrolyse du cycle lactone pour former de l’hydroxyacide à chaîne ouverte.
Interactions médicamenteuses
Lorsque le topotécan a été administré en association avec le cisplatine (cisplatine le jour 1, topotécan jours 1 à 5), une réduction de la clairance du topotécan a été observée le jour 5 comparativement au jour 1 (19,1 L/h/m2 comparativement à 21,3 L/h/m2) (voir INTERACTIONS MÉDICAMENTEUSES).
Le topotécan n’a pas inhibé, in vitro, les isoenzymes humaines suivantes du cytochrome P450 : CYP 1A2, CYP 2A6, CYP 2C8/9, CYP 2C19, CYP 2D6, CYP 2E, CYP 3A ou CYP 4A; il n’a pas non plus inhibé les enzymes cytosoliques humaines, soit la dihydropyrimidine et la xanthine-oxydase. Après 14 jours d’administration par voie intraveineuse de doses atteignant 1,36 mg/m2 de topotécan (base libre) à des rats, on n’a observé aucun effet inducteur sur les isoenzymes 1A, 2B, 3A et 4A du cytochrome P450.
MICROBIOLOGIE
Sans objet.
TOXICOLOGIE
La toxicité du topotécan chez les animaux s’est révélée prédictive de la toxicité observée jusqu’à présent chez les humains, la neutropénie (effet toxique limitant la dose le plus fréquent) étant souvent accompagnée de thrombopénie et d’anémie.
Cancérogénicité
Comme on n’étudie généralement pas le pouvoir cancérogène des médicaments antinéoplasiques, de telles études n’ont pas été réalisées pour le topotécan.
Mutagénicité
Le topotécan ne s’est pas révélé mutagène lors des tests de mutagénicité sur les bactéries Salmonella typhimurium et Escherichia coli. Il a été génotoxique, in vitro, dans des cellules de mammifères (cellules de lymphomes murins et lymphocytes humains) et, in vivo, pour les cellules de moelle osseuse de souris. On a observé des résultats semblables avec le CPT-11, un autre inhibiteur de la topo-isomérase I.
RÉFÉRENCES
- 1.
AMA Council Report. Guidelines for handling parenteral antineoplastics. Journal of the
American Medical Association 1985; 253(11):1590-1592.
- 2.
American Society of Hospital Pharmacists Technical Assistance Bulletin on Handling
Cytotoxic and Hazardous Drugs. American Journal of Hospital Pharmacy 1990; 47(5):1033-1049.
- 3.
Ardizzoni A, Hansen H, Dombernowsky P, Gamucci T, Kaplan S, Postmus P et al.
Topotecan, A New Active Drug in the Second-Line Treatment of Small-Cell Lung Cancer: A Phase Ii Study in Patients with Refractory and Sensitive Disease. J Clin Oncol 1997; 15(5):2090-2096.
- 4. Blaney SM, Balis FM, Cole DE, Craig C, Reid JM, Ames MM et al. Pediatric Phase I Trial and Pharmacokinetic Study of Topotecan Administered As A 24-Hour Continuous Infusion. Cancer Res 1993; 53(5):1032-1036.
- 5. Clinical Oncological Society of Australia. Guidelines and recommendations for safe handling of antineoplastic agents. The Medical journal of Australia 1983; 1(9):426-428.
- 6.
Creemers GJ, Bolis G, Gore M, Scarfone G, Lacave AJ, Guastalla JP et al. Topotecan, An
Active Drug in the Second-Line Treatment of Epithelial Ovarian Cancer: Results of A Large European Phase Ii Study. J Clin Oncol 1996; 14(12):3056-3061.
- 7. Goodwin JE, Shin DD - Neutropenia. E-medicine.com. 2005
- 8.
Jones RB, Frank R, Mass T. Safe handling of chemotherapeutic agents: a report from The
Mount Sinai Medical Center. CA: a cancer journal for clinicians 1983; 33(5):258-263.
- 9. Miller AA, Hargis JB, Lilenbaum RC, Fields SZ, Rosner GL, Schilsky RL. Phase I study of topotecan and cisplatin in patients with advanced solid tumors: A cancer and leukemia group B study. J Clin Oncol 1994; 12(12):2743-2750.
- 10. National Study Commission on Cytotoxic Exposure-recommendations for handling cytotoxic agents.
- 11. O’Reilly S, Rowinsky EK, Slichenmyer W, Donehower RC, Forastiere AA, Ettinger DS et al. Phase I and Pharmacologic Study of Topotecan in Patients with Impaired Renal Function. J Clin Oncol 1996; 14(12):3062-3073.
- 12. OSHA. Work-Practice guidelines for personnel dealing with cytotoxic antineoplastic drugs. American Journal of Hospital Pharmacy 1986; 43(5):1193-1204.
- 13. Recommendations for the safe handling of parenteral antineoplastic drugs. Superintendent.
- 14.
Rowinsky EK, Kaufmann SH, Baker SD, Grochow LB, Chen T-L, Peereboom D et al.
Sequences of topotecan and cisplatin: Phase I, pharmacologic, and in vitro studies to examine sequence dependence. J Clin Oncol 1996; 14(12):3074-3084.
- 15. Rowinsky EK, Grochow LB, Sartorius SE, Bowling MK, Kaufmann SH, Peereboom D et al. Phase I and Pharmacologic Study of High Doses of the Topoisomerase I Inhibitor Topotecan with Granulocyte Colony-Stimulating Factor in Patients with Solid Tumors. J Clin Oncol 1996; 14(4):1224-1235.
- 16.
Talcott JA, Siegel RD, Finberg G, Goldman L. Risk Assessment in Cancer patients with
Fever and Neutropenia: A Prospective Two-Center Validation of a Predication Rule. J Clin Oncol. 1992; 10(2): 316-322.