


Monographie de produit - Onivyde
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ........................................2
TABLEAU DES MATIÈRES ......................................................................................................2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .....................5
- 1
INDICATIONS ......................................................................................................... 5
- 1.1 Enfants (˂ 18 ans) .................................................................................... 5
- 1.2 Personnes âgées (≥ 65 ans) .................................................................... 5
- 2 CONTRE-INDICATIONS ......................................................................................... 5
- 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............... 6
- 4
POSOLOGIE ET ADMINISTRATION ...................................................................... 6
- 4.1 Considérations posologiques ................................................................... 6
- 4.2 Dose recommandée et modification posologique ..................................... 7
- 4.3 Reconstitution ........................................................................................... 9
- 4.4 Administration .......................................................................................... 9
- 5 SURDOSAGE .......................................................................................................... 9
- 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........................................................................................................ 10
- 7
MISES EN GARDE ET PRÉCAUTIONS ................................................................ 10
- 7.1 Populations particulières ........................................................................ 14
- 7.1.1 Femmes enceintes ................................................................................. 14
- 7.1.2 Allaitement ............................................................................................. 14
| 4 POSOLOGIE ET ADMINISTRATION, 4.3 Reconstitution | 2023-08 |
|---|---|
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique | 2025-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.10 Réactions aiguës à la perfusion et réactions associée | 2023-08 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.13 Femmes et hommes aptes à procréer | 2023-08 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Respiratoire | 2025-05 |
| 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observées après la mise en marché | 2025-05 |
- 7.1.3 Enfants ................................................................................................... 14
- 7.1.4 Personnes âgées ................................................................................... 15
- 7.1.5 Effets immunosuppresseurs et vaccins ................................................... 15
- 7.1.6 Interactions avec des inducteurs puissants de l’isoenzyme CYP3A4 ...... 15
- 7.1.7
Interactions avec des inhibiteurs puissants ou modérés de
l’isoenzyme CYP3A4 ou des inhibiteurs puissants de l’isoenzyme UGT1A1 ................................................................................................. 15
- 7.1.8 Patients atteints d’insuffisance hépatique ............................................... 16
- 7.1.9 Patients atteints d’insuffisance rénale ..................................................... 16
- 7.1.10 Réactions aiguës à la perfusion et réactions associées .......................... 16
- 7.1.11 Patients en insuffisance pondérale (indice de masse corporelle < 18,5 kg/m2). ................................................................................................... 17
- 7.1.12 Opération de Whipple antérieure ............................................................ 17
- 7.1.13 Femmes et hommes aptes à procréer .................................................... 17
- 7.1.14 Surveillance et épreuves de laboratoire .................................................. 17
- 8 EFFETS INDÉSIRABLES ...................................................................................... 18
- 8.2 Effets indésirables observées dans les essais cliniques ......................... 18
- 8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ................................................................. 22
- 8.5 Effets indésirables observées après la mise en marché ......................... 23
- 9 INTERACTIONS MÉDICAMENTEUSES ............................................................... 23
- 9.2 Aperçu des interactions médicamenteuses ............................................ 23
- 9.3 Interactions médicament-comportement ................................................ 23
- 9.4 Interactions médicament-médicament .................................................... 23
- 9.5 Interactions médicament-aliment ............................................................ 26
- 9.6 Interactions médicament-plante médicinale ............................................ 26
- 9.7 Interactions médicament-tests de laboratoire ......................................... 26
- 10 PHARMACOLOGIE CLINIQUE ............................................................................. 26
- 10.1 Mode d’action ......................................................................................... 26
- 10.2 Pharmacologie détaillée ......................................................................... 26
- 10.3 Pharmacocinétique ................................................................................ 27
- 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .................................................. 30
- 12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ..................................... 30
PARTIE II : INFORMATION SCIENTIFIQUES........................................................................31
- 13 INFORMATION PHARMACEUTIQUES ................................................................ 31
- 14
ESSAIS CLINIQUES ............................................................................................. 32
- 14.1 Essais cliniques par indication ................................................................ 32
- 15 MICROBIOLOGIE ................................................................................................. 35
- 16 TOXICOLOGIE NON CLINIQUE ........................................................................... 35
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ......................................38
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
ONIVYDE (irinotécan liposomal pour injection) est indiqué dans le traitement de l’adénocarcinome du pancréas métastatique, en association avec le 5-fluorouracile (5-FU) et la leucovorine (LV), chez les adultes dont la maladie a progressé après un traitement à base de gemcitabine.
ÉVITER TOUTE SUBSTITUTION ENTRE ONIVYDE et d’autres produits médicamenteux contenant de l’irinotécan (voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES », 4 POSOLOGIE ET ADMINISTRATION, 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Autres préparations d’irinotécan).
ONIVYDE n’est pas indiqué en monothérapie dans le traitement de l’adénocarcinome du pancréas métastatique.
ONIVYDE ne doit être administré que sous la supervision d’un médecin expérimenté en chimiothérapie anticancéreuse.
1.1 Enfants (˂ 18 ans)
ONIVYDE n’est pas indiqué chez les enfants ˂18 ans. L’efficacité et l’innocuité d’ONIVYDE n’ont pas été démontrés dans la population pédiatrique.
1.2 Personnes âgées (≥ 65 ans)
Dans l’ensemble, aucune différence clinique majeure n’a été signalée entre les patients âgés d’au moins 65 ans et ceux de moins de 65 ans en ce qui concerne l’innocuité ou l’efficacité lors de l’étude NAPOLI-1. Cependant, la fréquence des arrêts de traitement a été plus élevée (14,8 % vs 7,9 %) chez les patients âgés d’au moins 65 ans traités par ONIVYDE + 5-FU/LV, et, dans certains cas, les effets indésirables ne se sont pas résorbés.
Chez les patients de plus de 75 ans, les effets indésirables graves, les reports d’administration, les réductions de dose et les arrêts de traitement ont été plus fréquents que chez les patients de 75 ans ou moins traités par ONIVYDE + 5-FU/LV.
2 CONTRE-INDICATIONS
- ONIVYDE est contre-indiqué chez les patients ayant présenté une réaction d’hypersensibilité grave à ONIVYDE ou à l’irinotécan non liposomal et les patients qui présentent une hypersensibilité à ONIVYDE, à l’irinotécan, à tout autre ingrédient de la préparation ou à l’un des composants de son contenant. Pour obtenir une liste complète des ingrédients, voir la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- ONIVYDE est contre-indiqué pendant l’allaitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Allaitement).
- ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- ONIVYDE (irinotécan liposomal pour injection) est indiqué dans le traitement de l’adénocarcinome du pancréas métastatique, en association avec le 5-FU et la LV, chez les adultes dont la maladie a progressé après un traitement à base de gemcitabine.
- ÉVITER TOUTE SUBSTITUTION ENTRE ONIVYDE et d’autres produits médicamenteux contenant de l’irinotécan.
- Diluer ONIVYDE avant l’administration.
- N’utiliser aucun filtre intégré.
- Jeter toute portion inutilisée.
- Chaque fiole à usage unique de 10 mL d’ONIVYDE (irinotécan liposomal pour injection) contient l’équivalent de 43 mg d’irinotécan libre à une concentration de 4,3 mg/mL.
Mises en garde et précautions importantes
Une diarrhée précoce peut s’accompagner de symptômes cholinergiques que l’atropine permet d’éviter ou d’atténuer. Une diarrhée tardive peut mettre la vie en danger et doit être traitée rapidement par le lopéramide (ou l’équivalent). Surveiller les patients atteints de diarrhée et leur administrer des liquides et des électrolytes au besoin. Instaurer une antibiothérapie en cas d’iléus, de fièvre ou de neutropénie grave (voir 7 Mises en garde et précautions, Gastro-intestinal et 8 EFFETS INDÉSIRABLES).
En cas de diarrhée grave, interrompre le traitement et réduire les doses subséquentes (voir 4 POSOLOGIE ET ADMINISTRATION, Modifications posologiques en cas d’effets indésirables, Tableau 1).
Une myélosuppression grave peut survenir (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique).
ONIVYDE (irinotécan liposomal pour injection) n’est pas équivalent aux préparations d’irinotécan non liposomal et n’est donc pas interchangeable (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Autres préparations d’irinotécan).
ÉVITER TOUTE SUBSTITUTION ENTRE ONIVYDE ET D’AUTRES PRÉPARATIONS D’IRINOTÉCAN.
ONIVYDE (irinotécan liposomal pour injection) ne doit être administré que sous la supervision d’un médecin qualifié expérimenté en chimiothérapie anticancéreuse.
- Même si l’irinotécan contenu dans ONIVYDE se présente sous forme de sel d’octasulfate de sucrose, les renseignements qui suivent se basent sur la dose recommandée d’irinotécan libre.
4.2 Dose recommandée et modification posologique
Posologie recommandée
Administrer ONIVYDE à 70 mg/m2 en perfusion intraveineuse de 90 minutes, suivi de la LV à 400 mg/m2 en perfusion intraveineuse de 30 minutes, suivie du 5-FU à 2400 mg/m2 en perfusion intraveineuse de 46 heures, toutes les 2 semaines.
Il est recommandé d’administrer une dose initiale réduite d’ONIVYDE de 50 mg/m2 chez les patients ayant un état homozygote connu pour l’allèle UGT1A1*28. En l’absence d’effets toxiques liés au médicament pendant les deux premières semaines de traitement, la dose peut être majorée à 70 mg/m2 selon la tolérance de chaque patient.
Enfants (<18 ans)
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique.
Insuffisance hépatique
Aucune étude n’a spécifiquement évalué ONIVYDE en cas d’insuffisance hépatique. Éviter d’utiliser ONIVYDE chez les patients ayant un taux de bilirubine > 2,0 mg/dL ou un taux d’AST et d’ALT > 2,5 fois la LSN ou > 5 fois la LSN s’il y a métastases au foie.
Insuffisance rénale
Aucune étude n’a spécifiquement évalué ONIVYDE en cas d’insuffisance rénale. Aucun ajustement posologique n’est recommandé chez les patients présentant une insuffisance rénale légère ou modérée. ONIVYDE n’est pas recommandé chez les patients présentant une insuffisance rénale grave (clairance de la créatinine [ClCr] < 30 mL/min).
Prémédication
Administrer les médicaments suivants au moins 30 minutes avant chaque dose perfusée d’ONIVYDE :
- corticostéroïde (dexaméthasone ou l’équivalent) à une dose standard;
- antagoniste des récepteurs 5-HT3 (ou un autre antiémétique) à une dose standard.
Modifications posologiques en cas d’effets indésirables
Pour connaître toutes les modalités liées aux modifications posologiques du 5-FU ou de la LV, consulter la monographie en vigueur des produits en question.
Tableau 1 : Modifications recommandées des doses d’ONIVYDE et de 5-FU/LV*
Toxicité Grade selon les CTC du NCI† (valeur) | |
|---|---|
| Épisode | Modification des doses d’ONIVYDE et de 5-FU‡ |
| Neutropénie | Ne commencer aucun nouveau cycle de traitement avant l’obtention d’un nombre absolu de neutrophiles ≥ 1500/mm3 |
Grade 3 ou 4 (< 1000/mm3) ou fièvre neutropénique | |
| Premier | Réduire la dose d’ONIVYDE à 50 mg/m2 Réduire la dose de 5-FU de 25 % |
| Deuxième | Réduire la dose d’ONIVYDE à 43 mg/m2 Réduire à nouveau la dose de 5-FU de 25 % |
| Troisième | Arrêter le traitement |
Autres toxicités hématologiques (thrombocytopénie et leucopénie) | Ne commencer aucun nouveau cycle de traitement avant l’obtention d’un nombre de plaquettes ≥ 100 000/mm3 Les modifications des doses en cas de leucopénie et de thrombocytopénie sont basées sur le grade de toxicité établi par le NCI et sont les mêmes que celles qui sont recommandées ci-dessus pour la neutropénie. | |
|---|---|---|
| Diarrhée | Ne commencer aucun nouveau cycle de traitement avant la résolution de la diarrhée jusqu’à un grade ≤ 1 (2 à 3 selles/jour de plus qu’avant le traitement) | |
Grade 3 ou 4 (de 7 à 9 selles/jour de plus qu’avant le traitement ou > 10 selles/jour de plus qu’avant le traitement) | Premier | Réduire la dose d’ONIVYDE à 50 mg/m2 Réduire la dose de 5-FU de 25 % |
| Deuxième | Réduire la dose d’ONIVYDE à 43 mg/m2 Réduire à nouveau la dose de 5-FU de 25 % | |
| Troisième | Arrêter le traitement | |
| Nausées/vomissements | Ne commencer aucun nouveau cycle de traitement avant la résolution des nausées et vomissements jusqu’à un grade ≤ 1 ou jusqu’à l’état initial | |
| Grade 3 ou 4 malgré un traitement antiémétique | Premier | Optimiser le traitement antiémétique Réduire la dose d’ONIVYDE à 50 mg/m2 |
| Deuxième | Optimiser le traitement antiémétique Réduire la dose d’ONIVYDE à 43 mg/m2 | |
| Troisième | Arrêter le traitement | |
| Maladie pulmonaire interstitielle** | Premier | Arrêter le traitement |
Autres toxicités non hématologiques‡ Grade 3 ou 4 | Premier | Réduire la dose d’ONIVYDE à 50 mg/m2 Réduire la dose de 5-FU de 25 % |
| Deuxième | Réduire la dose d’ONIVYDE à 43 mg/m2 Réduire à nouveau la dose de 5-FU de 25 % | |
| Troisième | Arrêter le traitement | |
* Chez les patients traités par ONIVYDE dont la dose initiale de 50 mg/m2 n’est pas augmentée à 70 mg/m2, il est recommandé de réduire la dose à 43 mg/m2 la première fois, puis à 35 mg/m2 la deuxième fois. Si une autre réduction de dose est nécessaire, le traitement doit être arrêté. ** Incluant la pneumonite. † Critères terminologiques courants pour les effets indésirables (CTCAE) du National Cancer Institute (NCI), version 4.0. ‡ Excluant l’asthénie et l’anorexie. Aucune modification posologique n’est requise pour l’anorexie de grade 3 et l’asthénie. | ||
4.3 Reconstitution
ONIVYDE est un médicament cytotoxique. Suivre les méthodes particulières qui s’appliquent pour la manipulation et la mise au rebut.
Préparation
Diluer avec une solution de dextrose pour injection à 5 %, USP, ou de chlorure de sodium pour injection à 0,9 %, USP, en utilisant une aiguille ne dépassant pas le calibre de 21 gauge, pour préparer une suspension de la dose appropriée d’ONIVYDE ayant un volume final de 500 mL. Mélanger la suspension diluée en l’inversant doucement.
Entreposage des suspensions diluées
À la température ambiante : La suspension diluée devrait être utilisée immédiatement, mais peut rester à la température ambiante (environ 25 °C) pendant au plus 4 heures avant la perfusion, si elle est protégée de la lumière.
Au réfrigérateur : La suspension diluée peut être conservée au réfrigérateur, entre 2 et 8 °C (36 et 46 °F) pendant au plus 24 heures avant d’être utilisée. Laisser la suspension diluée revenir à la température ambiante (environ 25 °C) avant de l’administrer. Protéger de la lumière. Ne PAS congeler. Voir 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT.
Tableau 2 – Reconstitution
| Taille du flacon | Volume de diluant à ajouter au flacon | Volume disponible approximatif | Concentration par mL |
|---|---|---|---|
| 10 mL | 490 mL | 500 mL | 0,086 mg/mL |
4.4 Administration
N’utiliser aucun filtre intégré. Jeter toute portion inutilisée.
5 SURDOSAGE
Il n’existe aucun antidote connu pour une surdose d’ONIVYDE. Interrompre l’administration d’ONIVYDE et instaurer des soins de soutien pour prévenir la déshydratation due à la diarrhée et traiter toute complication infectieuse.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 3 – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
|---|---|---|
| Intraveineuse | Suspension pour injection / 43 mg/10 mL (4,3 mg par mL) | 1,2-distéaroyl-sn-glycéro-3-phosphocholine (DSPC), acide 2-[4-(2-hydroxyéthyl)pipérazin-1- yl]éthanesulfonique (HEPES), chlorure de sodium, cholestérol, eau pour inhection, octasulfate de sucrose, sel de sodium N- (carbonyl-méthoxypolyéthlyèneglycol-2000)- 1,2-distéaroyl-sn-glycéro-3- phosphoéthanolamine (MPEG-2000-DSPE) |
ONIVYDE est un concentré de dispersion liposomale isotonique opaque stérile, blanc à légèrement jaune. Chaque fiole de 10 mL contient l’équivalent de 43 mg d’irinotécan à une concentration de 4,3 mg/mL (sous forme de sel d’octasulfate de sucrose).
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter «ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » de la section 3.
Généralités
Autres préparations d’irinotécan :
ONIVYDE est une préparation d’irinotécan liposomal dotée de propriétés pharmacocinétiques distinctes par rapport à l’irinotécan non liposomal. La dose et la concentration d’ONIVYDE diffèrent de celles des préparations d’irinotécan non liposomal.
Exposition antérieure à l’irinotécan :
En raison du nombre limité de patients ayant déjà été exposés à l’irinotécan non liposomal, les bienfaits d’ONIVYDE n’ont pas été établis.
Cardiovasculaire
Onivyde a été associé à des accidents thromboemboliques comme l’embolie pulmonaire, la thrombose veineuse et la thromboembolie artérielle. Les antécédents médicaux doivent être soigneusement établis afin de reconnaître les patients qui présentent des facteurs de risque multiples en plus de la tumeur sous-jacente. Il faut indiquer aux patients les signes et symptômes des accidents thromboemboliques et les aviser de communiquer immédiatement avec leur médecin ou leur infirmière en présence de tels signes et symptômes.
Gastro-intestinal
Diarrhée
Une diarrhée peut survenir lors du traitement par ONIVYDE. Au cours de l’étude NAPOLI-1, une diarrhée de grade 3 ou 4 a été signalée chez 15 (12,8 %) des 117 patients recevant ONIVYDE + 5-FU/LV et elle a été plus fréquente chez les patients de race blanche que chez les patients asiatiques (fréquence de la diarrhée de grade 3 ou plus sous ONIVYDE + 5-FU/LV : 19 % vs 3 % respectivement).
Diarrhée précoce
Une diarrhée précoce, qui apparaît généralement pendant ou peu après le traitement, est rare et habituellement passagère, mais possible.
En cas de diarrhée précoce, administrer de l’atropine (de 0,25 mg à 1 mg par voie intraveineuse ou sous-cutanée), à moins de contre-indication clinique. En cas de diarrhée grave, interrompre le traitement et réduire les doses subséquentes s’il y a lieu (voir 4 POSOLOGIE ET ADMINISTRATION, Modifications posologiques en cas d’effets indésirables, Tableau 1 : Modifications recommandées des doses d’ONIVYDE et de 5-FU/LV).
Diarrhée tardive
Une diarrhée tardive, qui apparaît généralement plus de 24 heures après le traitement, peut être invalidante et, dans de rares cas, mettre la vie en danger puisque des selles molles ou liquides persistantes risquent d’entraîner une déshydratation, un déséquilibre électrolytique ou une septicémie. La diarrhée peut être compliquée par une colite, une ulcération, une occlusion intestinale avec hémorragie, une occlusion du côlon et une infection. Lorsqu’il s’agissait d’une diarrhée tardive, le délai d’apparition médian a été de 8 jours après la dose précédente d’ONIVYDE.
Instaurer un traitement par le lopéramide dès le premier épisode de selles mal formées ou molles ou de selles plus fréquentes que la normale, et le poursuivre jusqu’à l’obtention d’une période sans diarrhée d’au moins 12 heures. Le lopéramide ne doit pas être utilisé pendant plus de 48 heures consécutives en raison du risque d’iléus paralytique. Si la diarrhée persiste au-delà de 48 heures, cesser d’administrer le lopéramide, surveiller et remplacer les liquides et les électrolytes et continuer l’antibiothérapie jusqu’à la disparition des symptômes concomitants. Si la diarrhée persiste chez un patient prenant du lopéramide depuis plus de 24 heures, envisager l’ajout d’une antibiothérapie administrée par voie orale (fluoroquinolone pendant 7 jours). Il est possible, en théorie, que la fluoroquinolone interagisse avec ONIVYDE (voir 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, Tableau 6 : Interactions médicamenteuses établies ou potentielles pour l’irinotécan non liposomal).
Suspendre l’administration d’ONIVYDE en cas de diarrhée de grades 2 à 4. Reporter le traitement par ONIVYDE jusqu’à ce que la diarrhée régresse à un grade ≤ 1 (2 ou 3 selles de plus par jour par rapport à la fréquence d’avant le traitement). Ne pas administrer ONIVYDE à des patients présentant une occlusion intestinale avant que celle-ci soit résolue. Après une diarrhée de grade 3 ou 4, les doses subséquentes d’ONIVYDE et de 5-FU doivent être réduites (voir 4 POSOLOGIE ET ADMINISTRATION, Modifications posologiques en cas d’effets indésirables, Tableau 1 : Modifications recommandées des doses d’ONIVYDE et de 5-FU/LV).
Hématologique
Myélosuppression / neutropénie
Des patients traités par ONIVYDE sont morts d’une septicémie consécutive à une neutropénie. Au cours de l’étude de référence de phase III NAPOLI-1, des cas de fièvre ou de septicémie neutropéniques (définis comme une neutropénie fébrile ou une septicémie neutropénique) ont été observés chez 4 (3,4 %) des 117 patients recevant ONIVYDE plus l’association 5-FU/LV (ONIVYDE + 5-FU/LV). Suspendre le traitement si une fièvre neutropénique se déclare ou si le nombre absolu de neutrophiles baisse en deçà de 1 500 cellules/mm3. Instaurer une antibiothérapie le plus tôt possible pour juguler la fièvre neutropénique. Une fois le nombre absolu de neutrophiles rétabli à ≥ 1500 cellules/mm3, reprendre le traitement à des doses réduites.
La fréquence de neutropénie de grade 3 ou 4 a été plus élevée chez les patients asiatiques (18 sur 33 [55 %]) que chez les patients de race blanche (13 sur 73 [18 %]) ayant reçu ONIVYDE + 5-FU/LV. Des cas de fièvre ou de septicémie neutropéniques ont été signalés chez 2 (6,1 %) des 33 patients asiatiques contre 1 (1,4 %) des 73 patients blancs.
Les patients ayant au départ des taux sériques de bilirubine totale supérieurs à 2 mg/dL ont été exclus des essais cliniques sur ONIVYDE. Une faible glucuroconjugaison de la bilirubine, comme chez les patients atteints d’un syndrome de Gilbert, entraîne un risque accru de myélosuppression pendant un traitement par ONIVYDE. Toute diminution de la dose est à la discrétion du médecin traitant (voir 4 POSOLOGIE ET ADMINISTRATION, Modifications posologiques en cas d’effets indésirables, Tableau 1 : Modifications recommandées des doses d’ONIVYDE et de 5-FU/LV).
Risque de neutropénie chez les patients homozygotes pour l’activité de l’UGT1A1
Les sujets homozygotes pour l’allèle UGT1A1*28 (génotype UGT1A1 7/7) présentent un risque accru de neutropénie après un traitement par l’irinotécan non liposomal. Envisager une dose initiale d’ONIVYDE réduite à 50 mg/m2 chez les patients ayant un état homozygote connu pour l’allèle UGT1A1*28. Chez les patients traités par ONIVYDE dont la dose initiale de 50 mg/m2 n’est pas augmentée à 70 mg/m2, il est recommandé de réduire la dose à 43 mg/m2 la première fois, puis à 35 mg/m2 la deuxième fois. Si une autre réduction de la dose est nécessaire, le traitement doit être arrêté. En l’absence d’effets toxiques liés au médicament pendant les deux premières semaines de traitement, la dose d’ONIVYDE peut être majorée à 70 mg/m2 selon la tolérance de chaque patient.
Au cours de l’étude NAPOLI-1, la fréquence de neutropénie de grade 3 ou 4 n’a pas été plus élevée chez les patients homozygotes pour l’allèle UGT1A1*28 que chez les patients non homozygotes (2 des 7 patients [28,6 %] vs 30 des 110 patients [27,3 %], respectivement) (voir 4 POSOLOGIE ET ADMINISTRATION, Considérations posologiques, Dose recommandée et modification posologique).
Neurologique
Réactions cholinergiques
Une diarrhée précoce peut aussi s’accompagner de symptômes cholinergiques tels qu’une rhinite, une salivation accrue, des bouffées vasomotrices, une bradycardie, un myosis, un larmoiement, une diaphorèse et un hyperpéristaltisme intestinal pouvant causer des crampes abdominales. Au cours de l’étude NAPOLI-1, 35 patients (30 %) recevant ONIVYDE + 5-FU/LV ont signalé une diarrhée précoce (apparue dans les 24 heures suivant l’administration d’ONIVYDE) et 4 patients (3,4 %), des manifestations cholinergiques. L’administration d’atropine à des fins prophylactiques ou thérapeutiques est à envisager chez les patients aux prises avec des symptômes cholinergiques (de 0,25 mg à 1 mg par voie intraveineuse ou sous-cutanée), à moins de contre-indication. Aucune manifestation cholinergique tardive n’a été constatée.
Respiratoire
Maladie pulmonaire interstitielle
Des manifestations évoquant une maladie pulmonaire interstitielle (MPI) et ayant entraîné la mort sont survenues chez des patients recevant de l’irinotécan non liposomal. Des cas de MPI et de pneumonite ont été signalés chez des patients traités par ONIVYDE au cours des essais cliniques et après la commercialisation du produit. Les facteurs de risque comprennent une maladie pulmonaire préexistante, l’utilisation de produits médicinaux pneumotoxiques ou de facteurs de croissance hématopoïétique, ou encore une radiothérapie antérieure. Les patients présentant des facteurs de risque doivent être suivis de près pour que tout symptôme respiratoire puisse être décelé avant et pendant le traitement par ONIVYDE.
Chez un faible pourcentage de patients admis à une étude clinique sur l’irinotécan non liposomal, la radiographie pulmonaire a montré des opacités réticulonodulaires. L’apparition ou l’évolution d’une dyspnée, d’une toux et d’une fièvre commandent une interruption du traitement par ONIVYDE, dans l’attente d’une évaluation diagnostique. Il faut cesser l’administration d’ONIVYDE chez les patients dont le diagnostic de MPI est confirmé (voir Tableau 1 : Modification des doses).
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune donnée n’a été recueillie en ce qui a trait à l’utilisation d’ONIVYDE chez les femmes enceintes. Compte tenu de son mode d’action et des constatations faites chez les animaux, ONIVYDE peut être néfaste pour le fœtus lorsqu’il est administré à une femme enceinte, alors que l’irinotécan non liposomal a été tératogène et a entraîné une toxicité embryofœtale chez les rats et les lapins. ONIVYDE n’est donc pas recommandé durant la grossesse (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
Si une patiente reçoit ONIVYDE pendant sa grossesse ou devient enceinte pendant le traitement, elle doit être informée du danger potentiel pour le fœtus et du risque de fausse couche.
7.1.2 Allaitement
On ne sait pas si ONIVYDE ou ses métabolites sont excrétés dans le lait humain. Étant donné le risque d’effets indésirables graves chez les nourrissons associés à l’utilisation d’ONIVYDE, ce produit est contre-indiqué pendant l’allaitement. Les patientes doivent se garder d’allaiter au cours du premier mois suivant la dernière dose (voir PHARMACOLOGIE DÉTAILLÉE).
7.1.3 Enfants
L’innocuité et l’efficacité d’ONIVYDE n’ont pas été établies chez les enfants < 18 ans. Onivyde n’est pas indiqué pour cette population.
7.1.4 Personnes âgées
Dans l’ensemble, aucune différence clinique majeure n’a été signalée entre les patients âgés d’au moins 65 ans et ceux de moins de 65 ans en ce qui concerne l’innocuité ou l’efficacité lors de l’étude NAPOLI-1. Cependant, la fréquence des arrêts de traitement a été plus élevée (14,8 % vs 7,9 %) chez les patients âgés d’au moins 65 ans traités par ONIVYDE + 5-FU/LV, et, dans certains cas, les effets indésirables ne se sont pas résorbés.
Chez les patients de plus de 75 ans, les effets indésirables graves, les reports d’administration, les réductions de dose et les arrêts de traitement ont été plus fréquents que chez les patients de 75 ans ou moins traités par ONIVYDE + 5-FU/LV.
7.1.5 Effets immunosuppresseurs et vaccins
L’administration de vaccins vivants ou vivants atténués chez des patients immunodéprimés en raison de l’utilisation de médicaments chimiothérapeutiques anticancéreux, y compris ONIVYDE, peut entraîner des infections graves ou mortelles. De ce fait, toute immunisation par un vaccin vivant doit être évitée. Il est par contre possible d’administrer des vaccins inactivés, mais la réponse à ce type d’immunisation pourrait être moins importante (voir 8 EFFETS INDÉSIRABLES, Effets indésirables du médicament déterminés au cours des essais cliniques, Tableau 4).
7.1.6 Interactions avec des inducteurs puissants de l’isoenzyme CYP3A4
ONIVYDE ne doit pas être administré avec des inducteurs puissants de l’isoenzyme CYP3A4 comme des anticonvulsivants (phénytoïne, phénobarbital ou carbamazépine), la rifampicine, la rifabutine et le millepertuis, à moins qu’il n’existe aucune autre option thérapeutique. La dose initiale appropriée pour les patients recevant ces anticonvulsivants ou d’autres inducteurs puissants n’a pas été déterminée. Il faut envisager de remplacer ces agents par des médicaments non inducteurs d’enzymes au moins 2 semaines avant l’instauration du traitement par ONIVYDE (voir 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, Inducteurs puissants de l’isoenzyme CYP3A4; Tableau 6 : Interactions médicamenteuses établies ou potentielles pour l’irinotécan non liposomal).
7.1.7 Interactions avec des inhibiteurs puissants ou modérés de l’isoenzyme CYP3A4 ou des inhibiteurs puissants de l’isoenzyme UGT1A1
ONIVYDE ne doit pas être administré avec des inhibiteurs puissants de l’isoenzyme CYP3A4 (p. ex., clarithromycine, indinavir, itraconazole, lopinavir, néfazodone, nelfinavir, ritonavir, saquinavir, télaprévir, voriconazole, jus de pamplemousse). Il faut cesser l’administration des inhibiteurs puissants de l’isoenzyme CYP3A4 au moins 1 semaine avant d’instaurer le traitement par ONIVYDE (voir 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, Inducteurs puissants de l’isoenzyme CYP3A4; Tableau 6 : Interactions médicamenteuses établies ou potentielles pour l’irinotécan non liposomal).
Même si aucune étude n’a spécifiquement porté sur les interactions médicamenteuses, les interactions établies ou potentielles devraient être semblables à celles qui ont été observées avec l’irinotécan non liposomal. Les antibiotiques de la classe des fluoroquinolones (ciprofloxacine, norfloxacine) et des macrolides (azithromycine, clarithromycine, érythromycine) sont des inhibiteurs modérés de l’isoenzyme CYP3A4. Pour la population de patients indiquée, les risques et les bienfaits d’utiliser en concomitance des inhibiteurs modérés de l’isoenzyme CYP3A4 doivent être évalués et surveillés (voir 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, Tableau 6 : Interactions médicamenteuses établies ou potentielles pour l’irinotécan non liposomal).
ONIVYDE ne doit pas être administré avec des inhibiteurs puissants de l’isoenzyme UGT1A1 (p. ex., atazanavir, gemfibrozil, indinavir) à moins qu’il n’existe aucune autre option thérapeutique (voir 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, Inhibiteurs puissants des isoenzymes CYP3A4 et UGT1A1; et
Tableau 6 : Interactions médicamenteuses établies ou potentielles pour l’irinotécan non liposomal).
7.1.8 Patients atteints d’insuffisance hépatique
Aucune étude n’a spécifiquement évalué ONIVYDE en cas d’insuffisance hépatique. Éviter d’utiliser ONIVYDE chez les patients ayant un taux de bilirubine > 2,0 mg/dL ou un taux d’aspartate aminotransférase (AST) et d’alanine aminotransférase (ALT) > 2,5 fois la limite supérieure de la normale (LSN) ou > 5 fois la LSN s’il y a métastases au foie (voir 10 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Insuffisance hépatique).
7.1.9 Patients atteints d’insuffisance rénale
Aucune étude n’a spécifiquement évalué ONIVYDE en cas d’insuffisance rénale. Aucun ajustement posologique n’est recommandé chez les patients présentant une insuffisance rénale légère ou modérée. ONIVYDE n’est pas recommandé chez les patients présentant une insuffisance rénale grave (clairance de la créatinine [ClCr] < 30 mL/min) (voir 10 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Insuffisance rénale).
7.1.10 Réactions aiguës à la perfusion et réactions associées
Des réactions à la perfusion principalement sous forme d’éruption cutanée, d’urticaire, d’œdème périorbitaire ou de prurit ont été signalées chez des patients recevant le traitement par ONIVYDE. En général, les nouvelles réactions (toutes de grade 1 ou 2) sont survenues au début du traitement par ONIVYDE, et seuls 2 patients sur 10 ont signalé de telles manifestations après la cinquième dose. Des réactions d’hypersensibilité, incluant une réaction anaphylactique/anaphylactoïde et un angioœdème, peuvent survenir. L’administration d’ONIVYDE doit être interrompue en cas de réactions d’hypersensibilité graves (voir 8 EFFETS INDÉSIRABLES, Effets indésirables observés dans les essais cliniques, Réaction à la perfusion).
7.1.11 Patients en insuffisance pondérale (indice de masse corporelle < 18,5 kg/m2)
Dans le cadre de l’étude clinique évaluant ONIVYDE + 5-FU/LV, 5 des 8 patients en insuffisance pondérale ont présenté une réaction indésirable de grade 3 ou 4 (surtout une myélosuppression) tandis que 7 de ces 8 patients ont nécessité une modification posologique telle qu’un report d’administration, une réduction de la dose ou un arrêt du traitement. La prudence est de mise lorsqu’ONIVYDE est administré à des patients ayant un indice de masse corporelle < 18,5 kg/m2.
7.1.12 Opération de Whipple antérieure
Les patients ayant déjà subi une opération de Whipple sont exposés à un risque plus élevé d’infections graves lorsqu’ONIVYDE est administré en association avec le 5-FU et la LV. Les patients doivent faire l’objet d’un suivi afin que tout signe d’infection soit détecté.
7.1.13 Femmes et hommes aptes à procréer
Avant l’initiation du traitement par ONIVYDE pegylated liposomal, prévoir de conseiller les patients sur la préservation des gamètes.
Test de grossesse
Chez les femmes aptes à procréer, effectuer un test de grossesse avant le début du traitement par ONIVYDE et par intermittence au cours du traitement.
Contraception
Femmes
ONIVYDE peut être néfaste pour le fœtus. Prévenir les femmes aptes à procréer que la grossesse est à éviter pendant leur traitement par ONIVYDE. Informer les femmes aptes à procréer et sexuellement actives qu’elles doivent utiliser une méthode contraceptive efficace pendant leur traitement par ONIVYDE et pendant 7 mois après leur dernière dose d’ONIVYDE. Aviser les patientes de communiquer avec leur professionnel de la santé si elles deviennent enceintes, ou si elles croient l’être, pendant leur traitement par ONIVYDE.
Hommes
Les hommes sexuellement actifs doivent être avertis d’utiliser des condoms pendant leur traitement et au moins les 4 mois suivant la dernière dose d’ONIVYDE.
7.1.14 Surveillance et épreuves de laboratoire
Il existe des risques de neutropénie menant à des infections graves et potentiellement mortelles, de sorte qu’une surveillance périodique des numérations globulaires s’impose. Les patients doivent faire l’objet d’une évaluation hématologique au début et avant chaque dose d’ONIVYDE. Avant la première administration d’ONIVYDE, ils doivent avoir un nombre absolu de neutrophiles ≥ 1,5 × 10⁹/L, un nombre de plaquettes ≥ 100 × 109/L et un taux d’hémoglobine ≥ 10 g/dL. Avant les administrations subséquentes d’ONIVYDE, le nombre absolu de neutrophiles doit être ≥ 1 × 10⁹/L et le nombre de plaquettes, ≥ 50 × 109/L. Les patients ayant des signes de déplétion de la moelle osseuse doivent être surveillés de près et recevoir des soins de soutien lorsque leur état clinique l’exige. Cesser le traitement par ONIVYDE si des complications potentiellement mortelles surviennent malgré l’administration de soins de soutien pour l’insuffisance médullaire.
8 EFFETS INDÉSIRABLES
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
ÉTUDE NAPOLI-1
Les données sur l’innocuité décrites ci-dessous sont tirées de l’étude NAPOLI-1. Des patients atteints d’un cancer du pancréas métastatique qui avaient auparavant reçu un traitement à base de gemcitabine ont été répartis au hasard dans l’un des groupes de traitement suivants : ONIVYDE à 70 mg/m2 avec LV à 400 mg/m2 et avec 5-FU à 2400 mg/m2 en perfusion intraveineuse de 46 heures toutes les 2 semaines (n = 117); ONIVYDE à 100 mg/m2 en perfusion intraveineuse toutes les 3 semaines (n = 147); LV à 200 mg/m2 et 5-FU à 2000 mg/m2 en perfusion intraveineuse de 24 heures 1 fois par semaine pendant 4 semaines, puis repos thérapeutique de 2 semaines (n = 134) (voir 14 ESSAIS CLINIQUES). La durée médiane d’exposition a été de 8,7 semaines dans le groupe ONIVYDE + 5-FU/LV, de 8,9 semaines dans le groupe ONIVYDE en monothérapie et de 6 semaines dans le groupe 5-FU/LV. Caractéristiques des patients ayant reçu le traitement à l’étude : âge médian de 64 ans, 56 % de sexe masculin, 61 % de patients blancs, 32 % de patients asiatiques, 3 % de patients noirs et 4 % de patients d’une autre race (l’origine ethnique était déclarée par les patients). La plupart des patients (99,5 %) admis à l’étude NAPOLI-1 avaient un indice de Karnofsky ≥ 70.
Au cours de l’étude NAPOLI-1, les effets indésirables les plus fréquents chez les patients traités par ONIVYDE (incidence ≥ 20 %) ont été, par ordre de fréquence décroissante : diarrhée, nausées, vomissements, diminution de l’appétit, neutropénie, fatigue, anémie, stomatite, alopécie, hypokaliémie, perte de poids et pyrexie. Les effets indésirables graves les plus fréquents (incidence ≥ 2 %) ont été : vomissements, diarrhée, neutropénie, fièvre ou septicémie neutropénique, nausées, pyrexie, anémie, infection liée à un dispositif, pneumonie, septicémie, déshydratation, choc septique, insuffisance rénale aiguë, thrombocytopénie, accidents thrombotiques, iléus et diminution de l’appétit.
Des effets indésirables ont entraîné un arrêt définitif de tout traitement à l’étude chez 11 % des patients du groupe ONIVYDE + 5-FU/LV, 12 % des patients du groupe ONIVYDE en monothérapie et 8 % des patients du groupe 5-FU/LV. Les motifs d’abandon les plus fréquents (chez plus de 1 patient dans les groupes recevant ONIVYDE) ont été la diarrhée, les vomissements, l’ascite et la septicémie. Un décès considéré comme étant lié au traitement est survenu dans le groupe ONIVYDE + 5-FU/LV (septicémie neutropénique) comparativement à 4 dans le groupe ONIVYDE en monothérapie (toxicité gastro-intestinale, coagulation intravasculaire disséminée/embolie pulmonaire, choc septique et entérocolite infectieuse). Aucun décès lié au traitement n’a été signalé dans le groupe 5-FU/LV.
Pour chaque groupe de l’étude NAPOLI-1, les effets indésirables signalés à une fréquence plus élevée chez les patients traités par ONIVYDE que chez les patients traités par l’association 5-FU/LV sont énumérés dans le Tableau 4.
Tableau 4 : Effets indésirables signalés à une fréquence plus élevée dans le groupe ONIVYDE + 5-FU/LV ou le groupe ONIVYDE que dans le groupe 5-FU/LV (différence ≥ 5 % [grades 1 à 4*] ou ≥ 2 % [grades 3 et 4] entre les groupes)
| Effet indésirable | ONIVYDE + 5-FU/LV n = 117 | ONIVYDE n = 147 | 5-FU/LV n = 134 |
|---|---|---|---|
Grades 1 à 4 (%) | |||
Grades 3 et 4 (%) | |||
Grades 1 à 4 (%) | Grades 3 et 4 (%) | ||
Grades 1 à 4 (%) | Grades 3 et 4 (%) | ||
| Troubles gastro-intestinaux | |||
| Diarrhée | 59 | ||
| 13 | |||
| 70 | 21 | ||
| 26 | 5 | ||
| Diarrhée précoce† | 30 | 3 | 15 | 1 | 15 | 0 |
|---|---|---|---|---|---|---|
| Diarrhée tardive‡ | 43 | 9 | 65 | 13 | 17 | 5 |
| Vomissements | 52 | 11 | 54 | 14 | 26 | 3 |
| Nausées | 51 | 8 | 61 | 5 | 34 | 3 |
| Stomatite§ | 32 | 4 | 12 | 0 | 12 | 1 |
| Hausse du taux d’alanine aminotransférase | 7 | 1 | 3 | 1 | 2 | 0 |
| Troubles du sang et du système lymphatique | ||||||
| Neutropénie¶ | 39 | 27 | 25 | 15 | 5 | 2 |
| Anémie | 38 | 9 | 33 | 11 | 23 | 7 |
| Thrombocytopénie# | 13 | 3 | 5 | 1 | 7 | 0 |
| Événements thrombotiques^ | 5 | 3 | 13 | 7 | 8 | 6 |
| Infections et infestations | ||||||
| Septicémie | 4 | 3 | 1 | 1 | 2 | 1 |
| Fièvre/septicémie neutropénique♠ | 3 | 3 | 5 | 4 | 1 | 0 |
| Gastroentérite | 3 | 3 | 2 | 1 | 0 | 0 |
| Infection liée à un dispositif | 3 | 3 | 2 | 2 | 0 | 0 |
| Troubles d’ordre général et réactions au point d’administration | ||||||
| Fatigue | 40 | 14 | 37 | 6 | 28 | 4 |
| Pyrexie | 23 | 2 | 20 | 1 | 11 | 1 |
| Troubles du métabolisme et de la nutrition | ||||||
| Perte d’appétit | 44 | 4 | 49 | 9 | 32 | 2 |
| Perte de poids | 17 | 2 | 20 | 1 | 7 | 0 |
| Hypokaliémie | 12 | 3 | 22 | 11 | 9 | 2 |
| Déshydratation | 8 | 4 | 10 | 3 | 7 | 2 |
| Hypomagnésémie | 6 | 0 | 14 | 3 | 4 | 1 |
| Troubles de la peau et des tissus sous-cutanés | ||||||
| Alopécie | 14 | 1 | 22 | 0 | 5 | 0 |
* Grade déterminé à partir des critères terminologiques courants pour les effets indésirables (CTCAE) du National Cancer Institute (NCI), version 4.0
† Diarrhée précoce : apparition 1 jour ou moins après l’administration des médicaments
‡ Diarrhée tardive : apparition plus de 1 jour après l’administration des médicaments
§ Terme comprenant : stomatite, stomatite aphteuse, ulcération buccale, inflammation des muqueuses
¶ Terme comprenant : agranulocytose, neutropénie fébrile, granulocytopénie, neutropénie, septicémie neutropénique, baisse du nombre de neutrophiles, pancytopénie
# Terme comprenant : pancytopénie, baisse du nombre de plaquettes, thrombocytopénie
♠ Terme comprenant : neutropénie fébrile, septicémie neutropénique
^ Terme comprenant : syndrome coronarien aigu, occlusion d’une artère cérébrale, accident vasculaire cérébral, thrombose veineuse profonde, infarctus du myocarde, thrombose de la veine porte, embolie pulmonaire, thrombose de la veine splénique, mort subite, thrombophlébite
Lors de l’étude NAPOLI-1, l’incidence de la diarrhée a été inférieure chez les patients asiatiques par comparaison aux patients blancs (14 [19,2 %] des 73 Blancs ont eu une diarrhée de grade ≥ 3 vs 1 Asiatique sur 33 [3,3 %]). Chez les patients du groupe ONIVYDE
+ 5-FU/LV, l’incidence de la neutropénie de grade ≥ 3 a été plus élevée chez les patients asiatiques (18 sur 33 [55 %]) vs 13 sur 73 [18 %] pour les patients blancs). Une fièvre/septicémie neutropénique a été signalée chez 6 % des patients asiatiques et 1 % des patients blancs. Ces résultats concordent avec l’analyse pharmacocinétique de population ayant montré une exposition plus faible à l’irinotécan, mais plus grande à son métabolite actif SN-38 chez les Asiatiques, par comparaison aux sujets de race blanche (voir 10 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers, Origine ethnique).
Altération de la fonction rénale / insuffisance rénale : Des cas d’altération de la fonction rénale et d’insuffisance rénale aiguë ont été recensés, habituellement chez des patients ayant présenté une déplétion volumique consécutive à des vomissements et/ou à des épisodes de diarrhée graves. Une insuffisance rénale aiguë s’est produite chez 6 (5 %) des 117 patients du groupe ONIVYDE + 5-FU/LV, chez 10 (7 %) des 147 patients du groupe ONIVYDE en monothérapie et chez 6 (5 %) des 134 patients du groupe 5-FU/LV.
Réaction à la perfusion : Une réaction aiguë à la perfusion (réaction allergique, éruption cutanée/desquamation, urticaire, œdème périorbitaire, extravasation au point de perfusion, prurit) a été signalée chez 2 % des patients atteints de tumeurs solides avancées qui ont reçu ONIVYDE en monothérapie ou en association avec d’autres agents.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Données des essais cliniques
Des anomalies (de tous grades) ont aussi été relevées dans les résultats d’épreuves de laboratoire chez au moins 10 % des patients traités par ONIVYDE, tel que présenté dans le tableau 5.
Tableau 5 : Ensemble des anomalies relevées dans les résultats des épreuves de laboratoire à une fréquence ≥ 10 % et à une fréquence plus élevée dans le groupe ONIVYDE + 5-FU/LV ou le groupe ONIVYDE que dans le groupe 5-FU/LV (différence ≥ 5 % [grades 1 à 4*] ou ≥ 2 % [grades 3 et 4*] entre les groupes)
| Anomalie des résultats des épreuves de laboratoire | ONIVYDE + 5-FU/LV# n = 117 | ONIVYDE# n = 147 | 5-FU/LV# n = 134 | |||
|---|---|---|---|---|---|---|
Grades 1 à 4 (%) | Grades 3 et 4 (%) | Grades 1 à 4 (%) | Grades 3 et 4 (%) | Grades 1 à 4 (%) | Grades 3 et 4 (%) | |
| Hématologie | ||||||
| Hémoglobine, baisse | 97 | 6 | 95 | 7 | 86 | 5 |
| Nombre de lymphocytes, baisse | 81 | 27 | 77 | 29 | 75 | 17 |
| Nombre de leucocytes, baisse | 67 | 16 | 50 | 15 | 20 | 0 |
| Nombre de neutrophiles, baisse | 52 | 20 | 36 | 16 | 6 | 2 |
| Nombre de plaquettes, baisse | 41 | 2 | 26 | 1 | 33 | 0 |
| Biochimie | ||||||
| Phosphatase alcaline, hausse | 70 | 9 | 80 | 7 | 66 | 7 |
|---|---|---|---|---|---|---|
| Alanine aminotransférase (ALT), hausse | 51 | 6 | 50 | 1 | 37 | 1 |
| Albumine, baisse | 43 | 2 | 55 | 1 | 30 | 0 |
| Aspartate aminotransférase (AST), hausse | 39 | 3 | 43 | 2 | 38 | 2 |
| Magnésium, baisse | 35 | 0 | 49 | 3 | 21 | 0 |
| Potassium, baisse | 32 | 2 | 39 | 8 | 19 | 2 |
| Calcium, baisse | 32 | 1 | 23 | 0 | 20 | 0 |
| Phosphate, baisse | 29 | 4 | 22 | 3 | 18 | 1 |
| Sodium, baisse | 27 | 5 | 27 | 11 | 12 | 3 |
| Créatinine, hausse | 18 | 0 | 12 | 0 | 13 | 0 |
| Urate, hausse | 15 | 1 | 8 | 0 | 6 | 2 |
* Le grade des anomalies dans les résultats d’épreuves de laboratoire a été déterminé à partir des CTCAE du NCI, version 4.0; le pire grade est présenté.
# Les pourcentages sont basés sur le nombre de patients chez qui des mesures ont été effectuées au départ et au moins 1 fois après le début de l’étude.
8.5 Effets indésirables observées après la mise en marché
Les effets indésirables signalés le plus fréquemment ont été la diarrhée, les réactions à la perfusion, les vomissements, les nausées, la douleur abdominale, la fatigue et la neutropénie.
D’autres effets indésirables rapportés avec ONIVYDE après la mise en marché sont présentés ci- dessous :
Troubles du système immunitaire : réaction anaphylactique/anaphylactoïde, angioœdème
Troubles de la peau et des tissus sous-cutanés : érythème
Troubles respiratoires, thoraciques et médiastinaux : maladie pulmonaire interstitielle, pneumonite
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
ONIVYDE n’a fait l’objet d’aucune étude en bonne et due forme sur les interactions médicamenteuses. ONIVYDE peut interagir avec les médicaments ayant des interactions connues avec la préparation classique d’irinotécan non liposomal.
9.3 Interactions médicament-comportement
ONIVYDE peut altérer la capacité de conduire des véhicules et d’utiliser des machines. Pendant le traitement, les patients doivent faire preuve de prudence lorsqu’ils conduisent un véhicule ou utilisent des machines.
9.4 Interactions médicament-médicament
5-fluorouracile (5-FU) et leucovorine (LV)
Selon l’analyse pharmacocinétique de population liée à ONIVYDE, la pharmacocinétique de l’irinotécan total et du SN-38 total n’a pas été modifiée par l’administration concomitante de 5-FU/LV.
Inducteurs puissants de l’isoenzyme CYP3A4
Après l’administration d’irinotécan non liposomal, l’exposition à l’irinotécan ou à son métabolite actif SN-38 est réduite de façon substantielle chez les adultes et les enfants traités en concomitance par des anticonvulsivants inducteurs de l’isoenzyme CYP3A4 (p. ex., la phénytoïne) ou par des inducteurs puissants de la CYP3A4. Les inducteurs puissants de l’isoenzyme CYP3A4 (p. ex., rifampicine, phénytoïne, carbamazépine, rifabutine, phénobarbital, millepertuis) sont à éviter si possible. Ils doivent être remplacés par des médicaments non inducteurs d’enzymes au moins 2 semaines avant l’instauration du traitement par ONIVYDE.
Inhibiteurs puissants des isoenzymes CYP3A4 et UGT1A1
Après l’administration d’irinotécan non liposomal, l’exposition à l’irinotécan et à son métabolite actif SN-38 est accrue chez les patients traités en concomitance par le kétoconazole, un inhibiteur des isoenzymes CYP3A4 et UGT1A1. L’administration d’ONIVYDE en concomitance avec d’autres inhibiteurs de la CYP3A4 (p. ex., clarithromycine, indinavir, itraconazole, lopinavir, néfazodone, nelfinavir, ritonavir, saquinavir, télaprévir, voriconazole, jus de pamplemousse) ou de l’UGT1A1 (p. ex., atazanavir, gemfibrozil, indinavir) peut accroître l’exposition générale à l’irinotécan ou au SN-38. Les inhibiteurs puissants de la CYP3A4 ou de l’UGT1A1 sont à éviter si possible. Interrompre l’utilisation des inhibiteurs puissants de l’isoenzyme CYP3A4 au moins 1 semaine avant d’instaurer le traitement par ONIVYDE.
Tableau 6 : Interactions médicamenteuses établies ou potentielles pour l’irinotécan non liposomal
| Réf.a | Effet | Commentaire clinique | ||||
Inhibiteurs de la CYP3A4 Antifongiques azolés kétoconazole fluconazole itraconazole | EC T | Les inhibiteurs puissants de la CYP3A4 ont augmenté l’exposition au SN-38 (ASC et Cmax) de 109 % | Augmentation de l’exposition générale entraînant une toxicité Éviter l’administration concomitante d’inhibiteurs puissants de la CYP3A4 | |||
Cimétidine Antibiotiques de la classe des fluoroquinolones ciprofloxacine norfloxacine Antibiotiques de la classe des macrolides azithromycine clarithromycine érythromycine Bloqueurs des canaux calciques diltiazem vérapamil nifédipine Jus de pamplemousse | T T T T T | Les inhibiteurs modérés de la CYP3A4 ont le potentiel d’augmenter l’exposition tant à l’irinotécan qu’au SN-38 | Évaluer la toxicité de façon périodique lors de l’administration concomitante d’inhibiteurs modérés de la CYP3A4 | |||
| Sulfate d’atazanavir | T | Voir la monographie de l’atazanavir | ||||
Inhibiteurs de l’UGT1A1 Antirétroviraux contre le VIH atazanavir indinavir Hypolipémiant gemfibrozil | T T | Les inhibiteurs puissants de l’UGT1A1 augmentent considérablement l’exposition tant à l’irinotécan qu’au SN-38 | Risque d’augmentation de l’exposition générale entraînant une toxicité Éviter l’administration concomitante d’inhibiteurs puissants de l’UGT1A1 | |||
Inducteurs de la CYP3A4 Anticonvulsivants carbamazépine phénobarbital phénytoïne Millepertuis Glucocorticoïdes dexaméthasone Antituberculeux rifampine | EC T T T | L’exposition au SN-38 (ASC et Cmax) a diminué considérablement, soit de 42 % | Risque d’efficacité réduite en raison de la diminution de l’exposition générale Éviter, si possible, l’administration concomitante d’inducteurs puissants de la CYP3A4 | |||
a Source de preuves; É = étude de cas; EC = essai clinique; T = théorique
Source : Monographie de Camptosar, 9 décembre 2014
9.5 Interactions médicament-aliment
ONIVYDE ne doit pas être administré en concomitance avec du jus de pamplemousse, un inhibiteur puissant de la CYP3A4.
9.6 Interactions médicament-plantes médicinales
Les interactions entre ONIVYDE et les produits à base de plantes médicinales n’ont pas été établies. Le millepertuis a fait ses preuves en tant que régulateur de la CYP3A4. L’utilisation concomitante d’ONIVYDE et du millepertuis doit donc être surveillée de près.
9.7 Interactions médicament-épreuves de laboratoire
Les interactions entre ONIVYDE et les épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
ONIVYDE est une préparation injectable d’irinotécan liposomal. L’irinotécan, un inhibiteur de la topoisomérase 1, est un dérivé de la camptothécine qui réduit la tension de torsion dans l’ADN en induisant des ruptures d’un brin, en faisant pivoter le brin clivé autour de l’axe de la double hélice et en reformant la liaison du brin clivé pour restaurer l’ADN double brin, intact. Tant l’irinotécan que son métabolite actif SN-38 se fixent de façon réversible au complexe topoisomérase I-ADN et empêchent les nouvelles liaisons de ces brins simples. Le liposome est une vésicule unilamellaire constituée d’une bicouche lipidique, d’un diamètre d’environ 110 nm, qui encapsule un espace aqueux où se trouve l’irinotécan.
10.
2 Pharmacologie détaillée
L’ingrédient actif d’ONIVYDE est l’irinotécan non liposomal, un inhibiteur de la topoisomérase 1, lequel est encapsulé dans un liposome à circulation prolongée. Chez les modèles animaux, ONIVYDE a augmenté les concentrations plasmatiques d’irinotécan et prolongé l’exposition à son métabolite actif SN-38 au siège de la tumeur. Chez des souris porteuses de xénogreffons de carcinome colorectal humain, des durées d’exposition plus longues à des concentrations de SN-38 dépassant une concentration inhibitrice minimale ont été associées à une activité antitumorale accrue; dans les cas où ONIVYDE et l’irinotécan non liposomal ont été administrés à la même dose (35 mg/kg), les concentrations de SN-38 se sont maintenues au-delà d’un seuil d’exposition dans la tumeur au moins 5 fois plus longtemps avec ONIVYDE qu’avec l’irinotécan non liposomal.
La radioactivité liée au chlorhydrate d’irinotécan marqué au C14 traverse le placenta des rats après l’administration par voie intraveineuse d’une dose de 10 mg/kg; cette dose a été associée dans des études distinctes à une concentration plasmatique maximale (Cmax) et à une aire sous la courbe (ASC) de l’irinotécan environ 3 et 0,5 fois supérieures, respectivement, aux valeurs correspondantes chez les patients recevant une dose de 108 mg/m2 (sous forme de base libre anhydre).
La radioactivité est apparue dans le lait des rates dans les 5 minutes suivant l’administration par voie intraveineuse d’irinotécan non liposomal radiomarqué et sa concentration, après 4 heures, pouvait atteindre 65 fois sa concentration plasmatique.
10.3 Pharmacocinétique
La pharmacocinétique plasmatique d’ONIVYDE a été évaluée à partir des données groupées de 95 patients dans une analyse non compartimentale, et de 353 patients dans une analyse pharmacocinétique de population. Les patients ont reçu ONIVYDE en monothérapie ou dans le cadre d’un traitement d’association à des doses comprises entre 50 et 150 mg/m2. Les paramètres pharmacocinétiques de l’irinotécan total et du SN-38 après l’administration d’ONIVYDE à 70 mg/m2 sont présentés au Tableau 7.
Tableau 7 : Résumé des paramètres pharmacocinétiques moyens (± écart-type) de l’irinotécan total et du SN-38 chez des patients atteints de tumeurs solides
Dose [mg/m2] (n = 25) | Irinotécan total | SN-38 | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Cmax [µg/mL] (n = 25) | t½ [h] (n = 23) | ASC0-∞ [h∙µg/mL] (n = 23) | Vd [L] (n = 23) | Cl [L/h] (n = 23) | Cmax [ng/mL] (n = 25) | t½ [h] (n = 13) | ASC0-∞ [h∙ng/mL] (n = 13) | |||||||||||
| 70 | 37,2 (8,8) | 25,8 (15,7) | 1364 (1048) | 4,1 (1,5) | 0,20 (0,17) | 5,4 (3,4) | 67,8 (44,5) | 620 (329) | ||||||||||
Cmax : concentration plasmatique maximale t½ : demi-vie d’élimination terminale ASC0-∞ : aire sous la courbe de la concentration plasmatique extrapolée à l’infini Vd : volume de distribution | ||||||||||||||||||
Pour la gamme de doses allant de 50 à 150 mg/m2, les concentrations maximales de l’irinotécan total et du SN-38 augmentent de façon linéaire avec la dose. Les aires sous la courbe (ASC) de l’irinotécan total augmentent de façon linéaire avec la dose; les ASC du SN-38 augmentent proportionnellement moins vite que la dose. Les demi-vies de l’irinotécan total et du SN-38 ne varient pas avec la dose.
Distribution
Une mesure directe de l’irinotécan liposomal révèle que 95 % de l’irinotécan reste encapsulé dans un liposome pendant la circulation et les rapports entre formes totale et encapsulée n’ont pas varié avec le temps dans les 169,5 heures suivant l’administration de la dose. Le volume de distribution d’ONIVYDE à 70 mg/m2 est de 4,1 L.
Le taux de liaison d’ONIVYDE aux protéines plasmatiques est inférieur à 0,44 % de la quantité d’irinotécan totale présente dans ONIVYDE.
Métabolisme
Le métabolisme d’ONIVYDE n’a pas été évalué. L’activité de l’UGT1A1 est réduite chez les personnes présentant des polymorphismes génétiques, comme celui de l’allèle UGT1A1*28, qui causent un déficit d’activité enzymatique. Chez environ 10 % de la population nord-américaine, l’allèle UGT1A1*28 (aussi appelé génotype 7/7 de l’UGT1A1) est homozygote. À la lumière des résultats de l’analyse pharmacocinétique de population, l’exposition au SN-38 est similaire chez les patients homozygotes et non homozygotes pour l’allèle UGT1A1*28 (génotype 7/7 de l’UGT1A1). La concentration moyenne de SN-38 des Blancs homozygotes était supérieure à celle des patients non homozygotes, mais cette donnée n’est pas significative sur le plan statistique (0,81 [IC à 95 % : 0,72-0,92; n = 23] et 0,68 [IC à 95 % : 0,65-0,72; n = 220] ng/mL).
Élimination et excrétion
Le sort d’ONIVYDE n’est pas totalement élucidé chez les êtres humains.
La clairance plasmatique de l’irinotécan total provenant d’ONIVYDE à 70 mg/m2 est de 0,077 L/h/m2 et la demi-vie terminale, de 26,8 h. Après l’administration d’irinotécan à 110 mg/m2, la clairance plasmatique est de 13,3 L/h/m2 et la demi-vie terminale, de 10,4 h.
Populations et états pathologiques particuliers
- Enfants (˂18 ans) : Aucune donnée de pharmacocinétique n’est disponible dans la population pédiatrique.
- Âge : L’analyse pharmacocinétique de population montre que l’âge (28 à 87 ans) n’a pas d’effet cliniquement important sur l’exposition à ONIVYDE et au SN-38.
- Sexe : L’analyse pharmacocinétique de population indique que le sexe (196 [56 %] hommes et 157 [44 %] femmes) n’a pas d’effet d’importance clinique sur l’exposition à ONIVYDE et au SN-38 (Cmoy : 0,85 [IC à 95 % : 0,80-0,90] ng/mL chez les femmes et 0,73 [IC à 95 % : 0,70-0,77] ng/mL chez les hommes), après correction pour la surface corporelle.
- Polymorphisme génétique : Les différences pharmacocinétiques due au polymorphisme génétique n’ont pas été étudiées.
- Origine ethnique : L’analyse pharmacocinétique de population montre que chez les Asiatiques, la pharmacocinétique de l’irinotécan total et du SN-38 est davantage touchée. Par comparaison aux Blancs (n = 182, 52 %), chez les Asiatiques (n = 150, 42 %), la concentration d’irinotécan total était plus faible (Cmoy : 1,74 mg/L pour les Asiatiques vs 3,93 mg/L pour les Blancs; Cmax : 27,03 vs 29,76 mg/L) et celle du SN-38, plus forte (Cmax : 2,76 [IC à 95 % : 2,62-2,90] ng/mL et 1,78 [IC à 95 % : 1,70-1,87] ng/mL; Cmoy : 0,87 [IC à 95 % : 0,82-0,92] et 0,72 [IC à 95 % : 0,68-0,77]) ng/mL.
- Insuffisance hépatique : La pharmacocinétique d’ONIVYDE n’a pas été étudiée chez les patients atteints d’insuffisance hépatique. D’après l’analyse pharmacocinétique de population, un taux de bilirubine accru au départ est associé à une concentration accrue de SN-38 après l’administration d’ONIVYDE. Chez les patients ayant des taux de bilirubine de 1,0 à 2,0 mg/dL (n = 19), l’exposition au SN-38 augmente d’environ 45 % par rapport à celle des patients ayant des taux de bilirubine < 1 mg/dL. Au cours d’études cliniques sur l’irinotécan non liposomal administré une fois par semaine, les patients ayant au départ des taux sériques de bilirubine totale légèrement élevés (de 1,0 à 2,0 mg/dL) ont été beaucoup plus susceptibles de souffrir d’une neutropénie de grade 3 ou 4 au premier cycle que les patients ayant des taux de bilirubine inférieurs à 1,0 mg/dL. La prudence est de rigueur chez les patients atteints d’insuffisance hépatique, surtout ceux dont le taux de bilirubine est supérieur à 1 mg/dL.
Insuffisance rénale : Aucune étude consacrée à la pharmacocinétique n’a été menée chez des patients ayant une insuffisance rénale. Dans une analyse pharmacocinétique de population, une insuffisance rénale légère (ClCr de 60 à 89 mL/min) ou modérée (ClCr de 30 à 59 mL/min) n’a eu aucun effet sur l’exposition
- -38 total, après correction pour la surface corporelle. Les données recueillies chez les patients atteints d’insuffisance rénale grave (ClCr < 30 mL/min) n’étaient pas suffisantes pour permettre d’évaluer l’effet sur la pharmacocinétique. L’utilisation d’ONIVYDE chez des patients présentant une insuffisance rénale importante n’a pas été évaluée. Lors de l’étude clinique NAPOLI-1, aucune différence notable n’a été observée en ce qui concerne le profil d’innocuité en cas d’insuffisance rénale légère (ClCr de 60 à 89 mL/min) ou modérée (ClCr de 30 à 59 mL/min). ONIVYDE n’est pas recommandé chez les patients ayant une insuffisance rénale grave (ClCr < 30 mL/min).
Interactions médicamenteuses :
Aucune étude pharmacocinétique en bonne et due forme n’a été menée sur les interactions médicamenteuses avec ONIVYDE. Dans une analyse pharmacocinétique de population, la pharmacocinétique de l’irinotécan total et du SN-38 total n’a pas été modifiée par l’administration concomitante de 5-FU/LV. Des études in vitro indiquent que l’irinotécan, le SN-38 et un autre métabolite (un acide aminopentanoïque désigné par l’abréviation APC) n’inhibent pas les isoenzymes du cytochrome P450.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver ONIVYDE au réfrigérateur entre 2 et 8 °C (36 et 46 °F). Ne PAS congeler. Protéger de la lumière.
À la température ambiante
La suspension diluée devrait être utilisée immédiatement, mais peut rester à la température ambiante (environ 25 °C) pendant au plus 4 heures avant la perfusion, si elle est protégée de la lumière.
Au réfrigérateur
La suspension diluée peut être conservée au réfrigérateur, entre 2 et 8 °C (36 et 46 °F) pendant au plus 24 heures avant d’être utilisée. Laisser la suspension diluée revenir à la température ambiante (environ 25 °C) avant de l’administrer. Protéger de la lumière. Ne PAS congeler.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
N’utiliser aucun filtre intégré. Jeter toute portion inutilisée.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Chlorhydrate d’irinotécan, USP
Nom chimique : Monochlorhydrate de 1,4’-bipipéridine-l’-carboxylate de (S)-4,11-diéthyl-3,4,12,14-tétrahydro-4-hydroxy-3,14-dioxo1H-pyrano[3’,4:6,7]-indolizino[1,2-b]quinoléin-9-yle trihydraté
Formule moléculaire C33H38N4O6∙HCl∙3H2O (sel hydraté), 677,19
et Masse moléculaire : C33H38N4O6 (base libre anhydre), 586,68
Formule de structure:
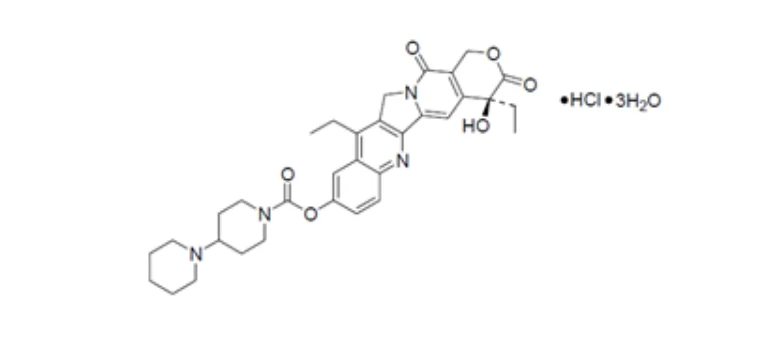
Propriétés physicochimiques : Le chlorhydrate d’irinotécan trihydraté est une poudre cristalline jaune ou jaune pâle dont l’intervalle de fusion va de 250 à 256 °C.
Le chlorhydrate d’irinotécan est hygroscopique. La diffraction de rayons X sur poudres confirme que le chlorhydrate d’irinotécan trihydraté existe sous une seule forme cristalline homogène.
Le pH du chlorhydrate d’irinotécan trihydraté dans une solution aqueuse à 1 % (poids/volume) est de 3,5 à 5,0. Le chlorhydrate d’irinotécan trihydraté est librement soluble dans le diméthylsulfoxyde (DMSO) et l’acide acétique anhydre, et légèrement soluble dans l’alcool.
Caractéristiques du produit
ONIVYDE (irinotécan liposomal pour injection) est un inhibiteur de la topoisomérase préparé avec du chlorhydrate d’irinotécan trihydraté, lequel est transformé in situ en son sel de sucrosofate dès son inclusion dans des liposomes.
Le liposome utilisé dans le produit médicamenteux est une petite vésicule unilamellaire à bicouche lipidique, d’un diamètre d’environ 110 nm, qui encapsule un espace aqueux où se trouve l’irinotécan gélifié ou précipité, sous forme de sel d’octasulfate de sucrose. Les transporteurs de liposome sont composés de 1,2-distéaroyl-sn-glycéro-3-phosphocholine (DSPC) (6,81 mg/mL), de cholestérol (2,22 mg/mL) et de sel de sodium N-(carbonyl-méthoxypolyéthlyèneglycol-2000)-1,2-distéaroyl-sn-glycéro-3-phosphoéthanolamine (MPEG-2000-DSPE) (0,12 mg/mL). Chaque mL renferme aussi de l’acide 2-[4-(2-hydroxyéthyl)pipérazin-1-yl]éthanesulfonique (HEPES) comme tampon (4,05 mg/mL) et du chlorure de sodium comme agent d’isotonicité (8,42 mg/mL). La suspension est tamponnée à un pH de 7,25.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Adénocarcinome du pancréas métastatique
Tableau 8 – Résumé des caractéristiques démographiques des patients dans les essais cliniques pour une l’adénocarcinome du pancréas métastatique
| Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
|---|---|---|---|---|---|
| NAPOLI-1 | 3 groupes, répartition aléatoire, étude ouverte | Administration par voie intraveineuse | 417 | 63 ans (minimum- maximum : 31-87 ans) | 57% hommes 43% femmes |
Tableau 9 : Résultats relatifs à l’efficacité tirés de l’étude NAPOLI-1
ONIVYDE + 5-FU/LV (n = 117) | 5-FU/LV (n = 119) | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Survie globale* | ||||||||||
| Nombre de décès, n (%) | 75 (64) | 80 (67) | ||||||||
| Survie globale médiane (mois) | 6,1 | 4,2 | ||||||||
| (IC à 95 %) | (4,8 à 8,9) | (3,3 à 5,3) | ||||||||
| RRI (IC à 95 %)§ | 0,67 (0,49 à 0,92) | |||||||||
| Valeur p¶ | 0,0122 | |||||||||
| Survie sans évolution*† | ||||||||||
| Décès ou évolution, n (%) | 83 (71) | 92 (77) | ||||||||
| Survie médiane sans évolution (mois) | 3,1 | 1,5 | ||||||||
| (IC à 95 %) | (2,7 à 4,2) | (1,4 à 1,8) | ||||||||
| RRI (IC à 95 %)§ | 0,56 (0,41 à 0,75) | |||||||||
| Valeur p¶ | 0,0001 | |||||||||
| Taux de réponse objective† | ||||||||||
| Obtention d’une réponse, n | 19 | 1 | ||||||||
| Taux (%) | 16,2 | 0,8 | ||||||||
| IC à 95 % du taux# | 9,6 à 22,9 | 0,0 à 2,5 | |
|---|---|---|---|
| Valeur p | < 0,0001 | ||
* Médiane = estimation de Kaplan-Meier de la survie médiane
§ Analyse selon un modèle de Cox
# Calcul basé sur une approximation normale
† Selon les lignes directrices RECIST, version 1.1
¶ Test de Mantel-Haenzel non stratifié
Test exact de Fisher
Abréviations : 5-FU/LV = 5-fluorouracile/leucovorine; IC = intervalle de confiance; RRI = rapport des risques instantanés pour ONIVYDE + 5-FU/LV vs 5-FU/LV
L’efficacité d’ONIVYDE a été évaluée dans le cadre de NAPOLI-1, une étude ouverte, à répartition aléatoire et à trois groupes de traitement qui a été menée auprès de patients atteints d’un adénocarcinome du pancréas métastatique dont la progression avait été confirmée, malgré l’administration de gemcitabine ou d’un traitement à base de gemcitabine. Au total, 417 patients ont été répartis au hasard entre les groupes ONIVYDE + 5-FU/LV (n = 117), ONIVYDE en monothérapie (n = 151) et 5-FU/LV (n = 149). La population en intention de traiter (ensemble des patients répartis aléatoirement) avait un âge médian de 63 ans (minimum-maximum : 31-87 ans) et était composée à 57 % d’hommes, à 61 % de sujets de race blanche et à 33 % de sujets asiatiques. Le taux initial moyen d’albumine était de 3,6 g/dL et l’indice de Karnofsky initial était de 90 à 100 chez 55 % des patients.
Les principaux critères d’admissibilité comprenaient un indice de Karnofsky ≥ 70, un taux de bilirubine sérique dans les limites normales de l’établissement et un taux d’albumine ≥ 3,0 g/dL. Les patients ont été répartis au hasard entre les groupes ONIVYDE + 5-FU/LV, ONIVYDE en monothérapie et 5-FU/LV. Les patients répartis au hasard ont été stratifiés en fonction de leur race (Blancs vs Asiatiques vs autres races), de leur indice de Karnofsky (70-80 vs 90-100) et de leur taux initial d’albumine (≥ 4 g/dL vs 3,0-3,9 g/dL). Les patients qui se sont vu attribuer au hasard le groupe ONIVYDE + 5-FU/LV ont reçu ONIVYDE à 70 mg/m2 en perfusion intraveineuse de 90 minutes, suivi de la LV à 400 mg/m2 en perfusion intraveineuse de 30 minutes, puis du 5-FU à 2400 mg/m2 en perfusion intraveineuse de 46 heures, toutes les 2 semaines. La dose d’ONIVYDE de 70 mg/m2 a été déterminée en fonction de l’irinotécan sous forme de base libre anhydre (dose équivalant à 80 mg/m2 d’irinotécan sous forme de chlorhydrate trihydraté). Les patients qui ont été désignés au hasard pour faire partie du groupe ONIVYDE en monothérapie ont reçu ONIVYDE à 100 mg/m2 en perfusion intraveineuse de 90 minutes, toutes les 3 semaines. Quant aux patients affectés au hasard au groupe 5-FU/LV, ils ont reçu la LV à 200 mg/m2 en perfusion intraveineuse de 30 minutes, suivie du 5-FU à 2000 mg/m2 en perfusion intraveineuse de 24 heures, les jours 1, 8, 15 et 22 d’un cycle de traitement de 6 semaines. Les patients homozygotes pour l’allèle UGT1A1*28 ont commencé le traitement par ONIVYDE à une dose réduite (soit 50 mg/m2 dans le groupe ONIVYDE + 5-FU/LV et 70 mg/m2 dans le groupe ONIVYDE en monothérapie). Lorsque l’administration d’ONIVYDE a été interrompue ou arrêtée en raison d’effets indésirables, il en a été de même pour le 5-FU. Lorsque la dose d’ONIVYDE a été réduite en raison d’effets indésirables, la dose de 5-FU a été réduite de 25 %. Le traitement a été poursuivi jusqu’à l’évolution de la maladie ou l’apparition d’une toxicité inacceptable.
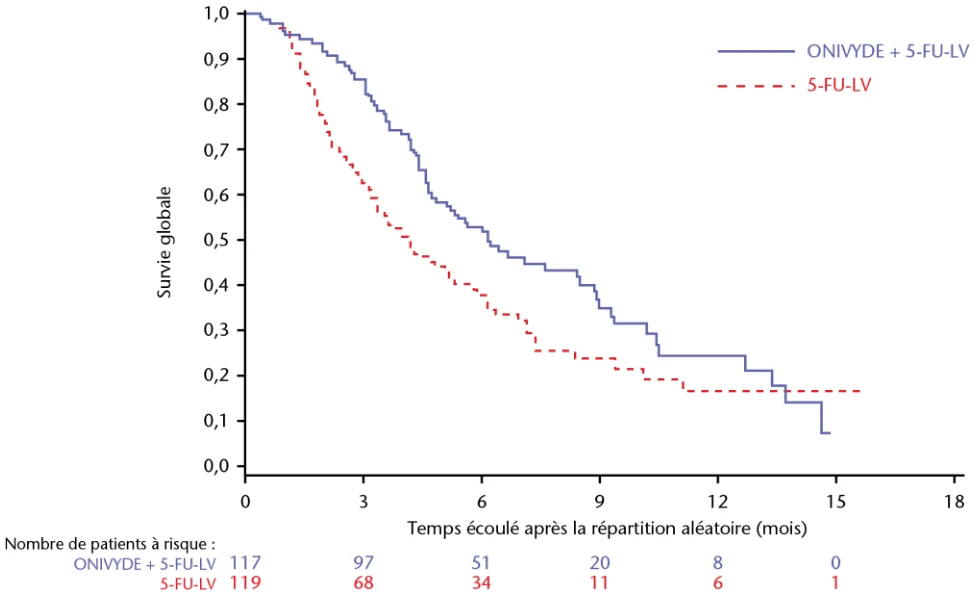
Les patients ont reçu le traitement jusqu’à l’évolution de la maladie ou l’apparition d’une toxicité inacceptable. Le principal critère d’évaluation était la survie globale. Les autres critères d’évaluation étaient la survie sans évolution et le taux de réponse objective. Les évaluations ont été effectuées au début de l’étude, puis toutes les 6 semaines. Les résultats sont présentés au Tableau 9. Les courbes de survie globale sont illustrées à la Figure 1.
Figure 1. Survie globale
Les bienfaits se sont révélés constants pour tous les facteurs de stratification définis en bonne et due forme (indice fonctionnel, taux d’albumine et race).
Le traitement par ONIVYDE en monothérapie n’a pas eu d’effet bénéfique statistiquement significatif sur la survie globale par rapport au traitement témoin par l’association 5-FU/LV.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Lors d’études portant sur la toxicité d’une dose unique et de doses répétées chez des souris, des rats et des chiens, les organes cibles de la toxicité ont été le tube digestif et le système hématologique. La gravité des effets était liée à la dose et réversible. La dose sans effet indésirable observé associée à une perfusion intraveineuse de 90 minutes d’ONIVYDE 1 fois toutes les 3 semaines pendant 18 semaines chez les rats et les chiens était d’au moins 156 mg/m2. Dans le cadre des études portant sur la toxicité de doses répétées chez des rats, aucune observation n’a laissé présager de toxicité pour le système nerveux central.
Dans le cadre d’études pharmacologiques sur l’innocuité réalisées chez des chiens, ONIVYDE n’a eu aucun effet sur les paramètres cardiovasculaires, hémodynamiques, électrocardiographiques ou respiratoires à des doses d’irinotécan (sous forme de base libre anhydre) allant jusqu’à 18 mg/kg (364 mg/m2).
Cancérogénicité
ONIVYDE n’a fait l’objet d’aucune étude visant à évaluer sa mutagénicité et sa carcinogénicité. L’irinotécan non liposomal a été étudié dans des modèles expérimentaux et s’est révélé clastogène in vitro (aberrations chromosomiques dans les cellules ovariennes de hamster chinois) et in vivo (test du micronoyau chez les souris). Chez les rats, une tendance linéaire marquée est ressortie entre la dose d’irinotécan non liposomal (sous forme de base libre anhydre; 1,7 et 22 mg/kg, par voie intraveineuse, 1 fois par semaine pendant 13 semaines suivie d’une période de 91 semaines sans traitement) et l’incidence combinée de polypes du stroma endométrial dans la corne utérine et de sarcomes du stroma endométrial (ou sarcomes du chorion cytogène). Ni l’irinotécan non liposomal ni son métabolite actif SN-38 ne se sont révélés mutagènes lors du test d’Ames in vitro.
Toxicologie pour la reproduction et le développement
Aucune étude de fertilité n’a été menée sur ONIVYDE. Toutefois, chez des chiens traités à des doses d’ONIVYDE égales ou supérieures à 18 mg/kg (364 mg/m2) 1 fois toutes les 3 semaines pendant 6 cycles, des effets légers ou modérés, qui s’apparentaient aux effets observés avec l’irinotécan non liposomal, ont été constatés sur divers types de cellules et organes de l’appareil reproducteur chez les mâles et les femelles. Aucun effet indésirable important sur la fertilité et la fonction reproductrice générale n’a été noté après l’administration par voie intraveineuse d’irinotécan non liposomal à des doses allant jusqu’à 5 mg/kg/jour (sous forme de base libre anhydre) chez des rats et des lapins; cela dit, une atrophie des organes reproducteurs mâles a été observée chez des rongeurs et des chiens ayant reçu de multiples doses quotidiennes de 17 mg/kg et de 0,3 mg/kg, respectivement, d’irinotécan non liposomal (sous forme de base libre anhydre).
Toxicologie particulière
Il n’existe pas de données sur les animaux en ce qui concerne les effets tératogènes et embryotoxiques d’ONIVYDE. L’administration intraveineuse d’irinotécan à 5 mg/kg/jour à des rats et à des lapins pendant la période d’organogenèse s’est traduite par un nombre accru de pertes après l’implantation et par un nombre moindre de fœtus vivants. Au cours d’études distinctes utilisant cette dose chez des rats, la Cmax et l’ASC de l’irinotécan ont été environ 2 et 0,2 fois supérieures, respectivement, aux valeurs correspondantes chez les patients recevant la dose de 108 mg/m2 (sous forme de base libre anhydre). Chez les lapins, la dose embryotoxique s’établissait à environ la moitié de la dose initiale hebdomadaire, exprimée en mg/m2, recommandée chez l’être humain. L’irinotécan non liposomal a été tératogène chez les rats à des doses de plus de 1 mg/kg/jour et chez les lapins à la dose de 5 mg/kg/jour (sous forme de base libre anhydre). Au cours d’études distinctes chez les rats, cette dose a produit une Cmax et une ASC de l’irinotécan correspondant environ aux deux tiers et au quarantième, respectivement, des valeurs obtenues chez les patients recevant la dose de 108 mg/m2 (sous forme de base libre anhydre). Chez les lapins, la dose tératogène s’est établie à environ la moitié de la dose initiale hebdomadaire, exprimée en mg/m2, recommandée chez l’être humain. Les effets tératogènes consistaient en diverses anomalies externes, viscérales et squelettiques. L’irinotécan non liposomal (sous forme de base libre anhydre), lorsqu’il a été administré à des mères rates à la dose de 5 mg/kg/jour pendant la période allant de la fin de l’organogenèse au sevrage, a réduit la capacité d’apprentissage des ratons et diminué le poids des petites femelles