


Monographie de produit - Irinotecan
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
S.O.
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ..................... 2
TABLE DES MATIÈRES .............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ........................... 4
1 INDICATIONS ............................................................................................................... 4
- 1.1 Enfants ....................................................................................................................... 4
- 1.2 Personnes âgées ........................................................................................................ 4
2 CONTRE-INDICATIONS ................................................................................................. 4
- 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ......................... 5
4 POSOLOGIE ET ADMINISTRATION ................................................................................ 5
- 4.1 Considérations posologiques ..................................................................................... 5
- 4.2 Posologie recommandée et ajustement posologique ............................................... 6
- 4.3 Reconstitution.......................................................................................................... 12
- 4.4 Administration ......................................................................................................... 12
5 SURDOSAGE .............................................................................................................. 13
- 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ....... 13
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 13
- 7.1 Populations particulières ......................................................................................... 19
- 7.1.1 Femmes enceintes ............................................................................................ 19
- 7.1.2 Femmes qui allaitent ......................................................................................... 19
- 7.1.3 Enfants .............................................................................................................. 20
- 7.1.4 Personnes âgées ............................................................................................... 20
8 EFFETS INDÉSIRABLES ................................................................................................ 20
- 8.1 Aperçu des effets indésirables ................................................................................. 20
- 8.2 Effets indésirables observés au cours des études cliniques .................................... 23
- 8.2.1 Effets indésirables observés au cours des études cliniques – enfants ............. 34
- 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ............. 35
- 8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques –
enfants 35
- 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................... 35
- 8.5 Effets indésirables observés après la commercialisation ........................................ 35
9 INTERACTIONS MÉDICAMENTEUSES .......................................................................... 36
- 9.2 Aperçu des interactions médicamenteuses ............................................................ 36
- 9.3 Interactions médicament-comportement ............................................................... 37
- 9.4 Interactions médicament-médicament ................................................................... 37
- 9.5 Interactions médicament-aliment ........................................................................... 39
- 9.6 Interactions médicament-plante médicinale........................................................... 39
- 9.7 Interactions médicament-épreuves de laboratoire ................................................. 39
10 PHARMACOLOGIE CLINIQUE ...................................................................................... 39
- 10.1 Mode d’action .................................................................................................... 39
- 10.2 Pharmacodynamie ............................................................................................. 40
- 10.3 Pharmacocinétique ............................................................................................ 40
11 CONSERVATION, STABILITÉ ET MISE AU REBUT .......................................................... 42
- 12 PARTICULARITÉS DE MANIPULATION DU PRODUIT .................................................... 42
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ........................................................................ 43
- 13 RENSEIGNEMENTS PHARMACEUTIQUES .................................................................... 43
14 ÉTUDES CLINIQUES .................................................................................................... 43
- 14.1 Plan et caractéristiques démographiques de l’étude ........................................ 43
- 14.2 Résultats de l’étude ........................................................................................... 47
15 MICROBIOLOGIE ........................................................................................................ 54
- 16 TOXICOLOGIE NON CLINIQUE .................................................................................... 55
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ......................................................................... 63
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
IRINOTECAN (chlorhydrate d’irinotécan injectable) est indiqué :
en association avec d’autres agents pour le traitement de première intention du cancer
métastatique du côlon ou du rectum;
en monothérapie en présence d’un cancer métastatique du côlon ou du rectum qui a récidivé ou
a évolué après un traitement à base de 5-fluorouracile.
IRINOTECAN (chlorhydrate d’irinotécan injectable) ne doit être administré que sous la surveillance d’un médecin connaissant bien l’emploi des agents de chimiothérapie anticancéreuse. Le traitement approprié des complications n’est possible qu’à condition d’avoir obtenu un diagnostic adéquat et d’avoir facilement accès à un établissement de soins équipé pour faire face à ce genre de situation .
- 1.1 Enfants
Enfants : L’innocuité et l’efficacité d’IRINOTECAN chez l’enfant n’ont pas été établies (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
1.2 Personnes âgées
Personnes âgées : Des données issues d’études cliniques et pharmacocinétiques semblent indiquer que les patients âgés de 65 ans ou plus doivent être suivis de près en raison d’un risque accru de diarrhée tardive dans cette population. En fonction du schéma posologique sélectionné, il se peut qu’il faille suivre des recommandations posologiques particulières pour ce groupe d’âge (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Personnes âgées; 4 POSOLOGIE ET ADMINISTRATION; et 14 ÉTUDES CLINIQUES).
2 CONTRE-INDICATIONS
IRINOTECAN (chlorhydrate d’irinotécan injectable) est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des composants du produit ou du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
L’administration concomitante d’IRINOTECAN et d’antifongiques azolés (kétoconazole, fluconazole, itraconazole), des inhibiteurs connus de la CYP3A4, est contre-indiquée puisqu’elle pourrait entraîner une exposition relative accrue au métabolite actif SN-38 et ainsi augmenter la toxicité de l’irinotécan.
Chez les patients recevant IRINOTECAN et du kétoconazole en concomitance, l’exposition au SN-38 a augmenté d’environ 110 %. Les patients doivent cesser de prendre du kétoconazole au moins 1 semaine avant d’amorcer le traitement par l’irinotécan. En ce qui concerne les éventuelles interactions médicamenteuses avec d’autres inhibiteurs ou inducteurs de la CYP3A4, consulter la rubrique 7 MISES EN GARDE ET PRÉCAUTIONS.
IRINOTECAN ne doit pas être administré à des patients présentant une intolérance héréditaire au fructose, car ce produit contient du sorbitol (voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT).
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Recommandations communes pour les schémas d’administration d’IRINOTECAN (chlorhydrate d’irinotécan injectable) en association et en monothérapie
Emploi non recommandé chez les patients présentant les caractéristiques suivantes (voir 7 MISES EN GARDE ET PRÉCAUTIONS) :
- taux de bilirubine sérique > 35 µmol/L, taux de transaminases > 3 fois la limite supérieure de la normale en l’absence de métastases hépatiques, ou taux de transaminases > 5 fois la limite supérieure normale en présence de métastases hépatiques;
- indice fonctionnel ECOG de 3 ou de 4.
Épreuves de laboratoire recommandées (voir 7 MISES EN GARDE ET PRÉCAUTIONS) avant/pendant le traitement :
- numération des globules blancs et formule leucocytaire, hémoglobine et numération plaquettaire avant chaque dose;
- épreuves de la fonction hépatique avant le début du traitement, puis tous les mois ou selon les circonstances cliniques.
Réduction de dose à envisager chez les patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS) :
- âgés de 70 ans ou plus;
- ayant déjà subi une radiothérapie pelvienne/abdominale;
- ayant un indice fonctionnel de 2;
- ayant des taux de bilirubine modérément élevés (17-35 µmol/L);
- souffrant de cholémie familiale.
- Schémas posologiques, modifications posologiques et report du traitement :
Mises en garde et précautions importantes
- IRINOTECAN (chlorhydrate d’irinotécan injectable) ne doit être administré que sous la supervision d’un médecin expérimenté dans l’emploi des antinéoplasiques.
- IRINOTECAN peut provoquer des diarrhées sévères, précoces ou tardives, entraînant une déshydratation et un déséquilibre électrolytique (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
- IRINOTECAN peut provoquer une typhlite, des colites ulcéreuse et ischémique, un iléus et des perforations intestinales (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observés après la commercialisation ).
IRINOTECAN peut provoquer une aplasie médullaire sévère s’associant à une neutropénie de
grade 3 ou 4 (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
Des cas d’infections bactériennes, fongiques ou virales, parfois mortelles et/ou susceptibles d’engager le pronostic vital, ont été signalés à la suite de l’emploi d’IRINOTECAN (voir
8 EFFETS INDÉSIRABLES
).
- Les patients doivent faire l’objet d’une surveillance étroite en vue du repérage de signes de toxicité et doivent être évalués avant chaque traitement.
- Les schémas et les modifications posologiques sont résumés dans les tableaux 1 et 2 pour l’emploi d’IRINOTECAN en association et dans les tableaux 3 et 4 pour son utilisation en monothérapie.
- Les modifications posologiques doivent être fonction des pires manifestations antérieures de toxicité. La séance suivante ne doit pas commencer tant que le transit intestinal des patients n’est pas redevenu ce qu’il était avant le traitement sans prise d’un antidiarrhéique pendant au moins 24 heures. En cas de diarrhée cliniquement importante (grade ≥ 2), de crampes abdominales ou de neutropénie le jour de l’administration d’IRINOTECAN, le traitement doit être reporté jusqu’à ce que le patient soit rétabli, et les doses subséquentes doivent être réduites.
Aucun nouveau cycle de traitement ne doit être entrepris tant que les effets toxiques ne se sont
pas atténués jusqu’à un grade NCI de 1 ou moins. Le traitement peut être différé de 1 ou
2 semaines pour permettre au patient de se remettre des effets toxiques liés au traitement. Si le patient ne récupère pas, on doit envisager de mettre fin au traitement.
Si aucun effet toxique ne se manifeste, des cycles de traitement supplémentaires peuvent être
ajoutés indéfiniment tant que les patients continuent d’en retirer des bienfaits cliniques.
On recommande la prémédication par des agents antiémétiques. L’administration prophylactique ou thérapeutique d’atropine doit être envisagée chez les patients présentant des symptômes cholinergiques. En plus de la modification de la dose, on recommande d’administrer rapidement du lopéramide par voie orale pour maîtriser et traiter la diarrhée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil digestif).
4.2 Posologie recommandée et ajustement posologique
Posologie pour les patients chez qui l’activité de l’UGT1A1 est réduite
Lorsque IRINOTECAN est administré en concomitance avec d’autres agents, ou en monothérapie, il faut envisager de réduire la dose initiale pour les patients que l’on sait homozygote pour l’allèle UGT1A1*28 ou *6, ainsi que pour ceux ayant déjà subi une réaction de toxicité hématologique lors d’un traitement antérieur. La réduction exacte de la dose initiale pour cette population de patients n’a pas été établie, et toute modification subséquente de la dose doit être adaptée à la tolérance de chaque patient au traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système sanguin et lymphatique).
Emploi d’IRINOTECAN en association : schémas posologiques
IRINOTECAN doit être administré en perfusion intraveineuse de 90 minutes. Pour tous les schémas, la dose de leucovorine (LV) doit être administrée immédiatement après IRINOTECAN, l’administration du 5-FU ayant lieu immédiatement après celle de la LV. Le tableau 1 illustre les schémas posologiques recommandés.
Tableau 1 – Emploi d’IRINOTECAN en association: schémas et modifications posologiquesa
| Schéma 1 | IRINOTECAN | 125 mg/m2 en perfusion de 90 min, 1 fois par semaine (jours 1, 8, 15, 22) pendant 4 semaines, puis repos de 2 semaines |
Tableau 1 – Emploi d’IRINOTECAN en association: schémas et modifications posologiquesa
Cycle de 6 semaines | LV | Bolus | 20 mg/m2 en bolus i.v., 1 fois par semaine (jours 1, 8, 15,
| ||||
| 5-FU | Bolus | 500 mg/m2 en bolus i.v., 1 fois par semaine (jours 1, 8, 15, 22) pendant 4 semaines, puis repos de 2 semaines | |||||
| Dose initiale et modifications des niveaux de dose (mg/m2) | |||||||
| Dose initiale Niveau de dose −1 Niveau de dose −2 | |||||||
| IRINOTECAN | 125 | 100 | 75 | ||||
| LV | Bolus | 20 | 20 | 20 | |||
| 5-FU | Bolus | 500 | 400 | 300 | |||
Schéma 2 Cycle de 6 semaines | IRINOTECAN | 180 mg/m2 en perfusion de 90 min, 1 fois toutes les 2 semaines (jours 1, 15, 29), puis repos de 1 semaine | |||||
| LV | Perfusion | 200 mg/m2 en perfusion de 2 heures, les jours 1 et 2, toutes les 2 semaines (jours 1, 2, 15, 16, 29, 30), puis repos de 1 semaine | |||||
| 5-FU | Bolus Perfusionb | 400 mg/m2 en bolus i.v. suivis immédiatement de 600 mg/m2 en perfusion de 22 heures, les jours 1 et 2, toutes les 2 semaines (jours 1, 2, 15, 16, 29, 30), puis repos de 1 semaine | |||||
| Dose initiale et modifications des niveaux de dose (mg/m2) | |||||||
| Dose initiale Niveau de dose −1 Niveau de dose −2 | |||||||
| IRINOTECAN | 180 | 150 | 120 | ||||
| LV | Perfusion | 200 | 200 | 200 | |||
| 5-FU | Bolus | 400 | 320 | 240 | |||
| 5-FU | Perfusionb | 600 | 480 | 360 | |||
- a. Des réductions de la dose au-delà du niveau de dose −2 par paliers d’environ 20 % peuvent être justifiées en
présence de manifestations de toxicité persistantes.
- b. La perfusion suit l’administration du bolus.
Emploi d’IRINOTECAN en association – Modifications posologiques
Il convient de surveiller étroitement l’apparition de tout signe de toxicité et d’évaluer l’état du patient avant chaque traitement, en particulier pendant le premier cycle de traitement. Les doses d’IRINOTECAN et de 5-FU doivent être modifiées selon les besoins de manière à tenir compte de la tolérance de chaque patient au traitement. D’après les niveaux de dose recommandés au tableau 1, il convient d’adapter les doses subséquentes conformément aux propositions du tableau 2.
Tableau 2 – Modifications posologiques recommandées pour le traitement d’association
IRINOTECAN/5-fluorouracile (5-FU)/leucovorine (LV)
La séance suivante ne doit pas commencer tant que le transit intestinal du patient n’est pas redevenu ce qu’il était avant le traitement sans prise d’un antidiarrhéique pendant au moins 24 heures. Ne pas commencer de nouveau cycle de traitement tant que le nombre des granulocytes n’est pas remonté à ≥ 1,5 x 10⁹/L, que la numération plaquettaire n’est pas remontée à ≥ 100 x 109/L, et que la diarrhée liée au traitement n’est pas complètement résolue. Reporter le traitement de 1 ou 2 semaines pour permettre au patient de se rétablir des effets toxiques du traitement. Si le patient ne se rétablit pas au bout de 2 semaines, il faut envisager l’arrêt du traitement. | |||||||
| Effet toxique Grade du NCI CTCa (valeur) | Pendant un cycle de traitement | Au début des cycles de traitement subséquentsb | |||||
| Absence d’effet toxique | Maintenir le niveau de dose | Maintenir le niveau de dose | |||||
| Neutropénie | |||||||
1 (de 1500 à 1999/mm3) Maintenir le niveau de dose Maintenir le niveau de dose 2 (de 1000 à 1499/mm3) ↓ 1 niveau de dose Maintenir le niveau de dose
| |||||||
| Neutropénie fébrile (neutropénie de grade 4 et fièvre de grade ≥ 2) | Sauter une dose jusqu’à résolution, puis ↓ 2 niveaux de dose | ↓ 2 niveaux de dose | |||||
| Autres effets toxiques sanguins | Les modifications posologiques en cas de leucopénie ou de thrombopénie survenant au cours d’un cycle et au début des cycles suivants reposent également sur les critères de toxicité du NCI et sont identiques à celles qui sont recommandées ci-dessus en cas de neutropénie. | ||||||
| Diarrhée | |||||||
1 (2 ou 3 selles/jour Reporter jusqu’au retour à l’état Maintenir le niveau de dose > avant Ttc) initial, puis administrer la même dose
Tt) l’état initial, puis ↓ 1 niveau de dose
Tt) l’état initial, puis ↓ 2 niveaux de dose | |||||||
Tableau 2 – Modifications posologiques recommandées pour le traitement d’association
IRINOTECAN/5-fluorouracile (5-FU)/leucovorine (LV)
- a. Critères de toxicité communsdu National Cancer Institute
- b. Par rapport à la dose initiale utilisée lors du cycle de traitement précédent
- c. Nombre de sellesde plus qu’avant le traitement
- d. Sauf l’alopécie, l’anorexie et l’asthénie
Emploi d’IRINOTECAN en monothérapie – Schémas posologiques
IRINOTECAN doit être administré en perfusion intraveineuse de 90 minutes, qu’il soit administré 1 fois par semaine ou toutes les 3 semaines. Le tableau 3 illustre les schémas posologiques relatifs à l’emploi de cet agent en monothérapie.
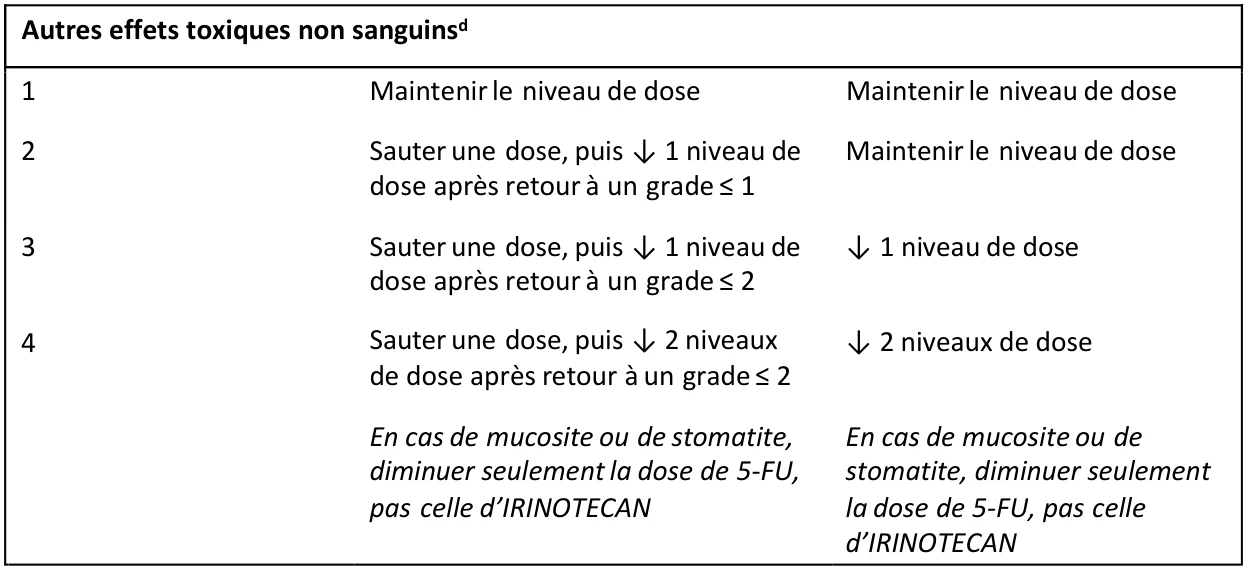
Tableau 3 – Emploi d’IRINOTECAN en monothérapie : schémas et modifications posologiques
| Administration hebdomadairea | 125 mg/m2 en perfusion de 90 min, 1 fois par semaine (jours 1, 8, 15, 22), pendant 4 semaines, puis repos de 2 semaines | |||
| Dose initiale et modifications des niveaux de dose (mg/m2) | ||||
Dose initiale 125 | Niveau de dose −1 100 | Niveau de dose −2 75 | ||
| Administration toutes les 3 semainesb | 350 mg/m2 en perfusion de 90 min, 1 fois par semaine toutes les 3 semaines | |||
| Dose initiale et modifications des niveaux de dose (mg/m2) | ||||
Dose initiale 350 | Niveau de dose −1 300 | Niveau de dose −2 250 | ||
- a. Les doses subséquentespeuvent être portées jusqu’à 150 mg/m2 ou réduites jusqu’à 50 mg/m2 par paliers de 25 à 50 mg/m2, selon la tolérance du patient.
- b. Les doses subséquentes peuvent être réduites jusqu’à 200 mg/m2 par paliers de 50 mg/m2, selonla tolérance du patient.
Emploi d’IRINOTECAN en monothérapie – Modifications posologiques
Il convient de surveiller étroitement l’apparition de tout signe de toxicité et de modifier au besoin les doses d’IRINOTECAN suivant la tolérance de chaque patient au traitement. D’après les niveaux de dose recommandés décrits au tableau 3, les doses subséquentes devraient être adaptées conformément aux propositions du tableau 4. Comme la dose de 350 mg/m2 n’a pas été évaluée chez des patients âgés de 70 ans ou plus (voir 14 ÉTUDES CLINIQUES), la dose initiale recommandée est de 300 mg/m2.
Tableau 4 – Modifications posologiques recommandées pour l’administration d’IRINOTECAN en monothérapiea
La séance suivante ne doit pas commencer tant que le transit intestinal du patient n’est pas redevenu ce qu’il était avant le traitement sans prise d’un antidiarrhéique pendant au moins 24 heures. Ne pas commencer un nouveau cycle de traitement tant que le nombre des granulocytes n’est pas remonté à ≥ 1,5 x 10⁹/L, que la numération plaquettaire n’est pas remontée à ≥ 100 x 109/L, et que la diarrhée liée au traitement n’est pas complètement résolue. Reporter le traitement de 1 ou 2 semaines pour permettre au patient de se rétablir des effets toxiques du traitement. Si le patient ne se rétablit pas au bout de 2 semaines, il faut envisager l’arrêt du traitement. | ||||||
| Effet toxique Grade du NCIb (valeur) | Pendant un cycle de traitement | Au début des cycles suivants (après rétablissement adéquat), par rapport à la dose initiale administrée au cycle précédentc | ||||
| Hebdomadaire | Hebdomadaire | Une fois toutes les 3 semaines | ||||
| Absence de toxicité | Maintenir le niveau de dose | ↑ 25 mg/m2 jusqu’à concurrence de 150 mg/m2 | Maintenir le niveau de dose | |||
| Neutropénie | ||||||
| 1 (de 1500 à 1999/mm3) | Maintenir le niveau de dose | Maintenir le niveau de dose | Maintenir le niveau de dose | |||
| 2 (de 1000 à 1499/mm3) | ↓ 25 mg/m2 | Maintenir le niveau de dose | Maintenir le niveau de dose | |||
| 3 (de 500 à 999/mm3) | Sauter une dose, puis ↓ 25 mg/m2 après retour à un grade ≤ 2 | ↓ 25 mg/m2 | ↓ 50 mg/m2 | |||
| 4 (< 500/mm3) | Sauter une dose, puis ↓ 50 mg/m2 après résolution | ↓ 50 mg/m2 | ↓ 50 mg/m2 | |||
| Neutropénie fébrile (neutropénie de grade 4 et fièvre de grade ≥ 2) | Sauter une dose, puis ↓ 50 mg/m2 après résolution | ↓ 50 mg/m2 | ↓ 50 mg/m2 | |||
| Autres effets toxiques sanguins | Les modifications posologiques en cas de leucopénie, de thrombopénie et d’anémie survenant au cours d’un cycle et au début des cycles suivants reposent également sur les critères de toxicité du NCI et sont identiques à celles qui sont recommandées ci-dessus en cas de neutropénie. | |||||
| Diarrhée | ||||||
| ||||||
Tableau 4 – Modifications posologiques recommandées pour l’administration d’IRINOTECAN en monothérapiea
| 3 (7 à 9 selles/jour > avant | Sauter une dose, puis | ↓ 25 mg/m2, si l’effet | ↓ 50 mg/m2 |
| Ttc) | ↓ 25 mg/m2 après | toxique est de grade 3 | |
| retour à un grade ≤ 2 | |||
| 4 (≥ 10 selles/jour > avant | Sauter une dose, puis | ↓ 50 mg/m2 | ↓ 50 mg/m2 |
| Ttc) | ↓ 50 mg/m2 après | ||
| retour à un grade ≤ 2 | |||
| Autres effets toxiques non sanguinsd | |||
| grade 1 | Maintenir le niveau de | Maintenir le niveau de | Maintenir le niveau |
| dose | dose | de dose | |
| grade 2 | ↓ 25 mg/m2 | ↓ 25 mg/m2 | ↓ 50 mg/m2 |
| Sauter une dose, puis | ↓ 25 mg/m2 | ↓ 50 mg/m2 | |
| grade 3 | ↓ 25 mg/m2 après | ||
| retour à un grade ≤ 2 | |||
| Sauter une dose, puis | ↓ 50 mg/m2 | ↓ 50 mg/m2 | |
| grade 4 | ↓ 50 mg/m2 après | ||
| retour à un grade ≤ 2 | |||
- a. Critères de toxicité communsdu National Cancer Institute
- b. Toutes les modifications posologiques doivent reposer sur l’effet toxique précédent le plus grave.
- c. Avant le traitement
- d. Sauf l’alopécie, l’anorexie et l’asthénie
4.3 Reconstitution Produits parentéraux
La fiole d’IRINOTECAN est destinée à un usage unique. Tout reste de solution doit être jeté. Avant la perfusion, il faut diluer IRINOTECAN dans une solution de dextrose à 5 % pour injection (de préférence) ou de chlorure de sodium à 0,9 % pour injection, jusqu’à l’obtention d’une concentration finale allant de 0,12 à 3,0 mg/mL. Ne pas ajouter d’autres médicaments dans la solution pour perfusion.
Si elles sont conditionnées dans des contenants à base de polyéthylène de basse densité ou de polychlorure de vinyle (PVC) et conservées à l’abri de la lumière à une température ambiante contrôlée (entre 15 et 30 °C) ou au réfrigérateur à une température de 2 à 8 °C, les solutions pour perfusion sont physiquement et chimiquement stables pendant une période pouvant aller jusqu’à 28 jours. Si elles sont conservées à une température ambiante contrôlée (entre 15 et 30 °C), mais exposées à la lumière, les solutions pour perfusion sont physiquement et chimiquement stables pendant 72 heures (3 jours). La congélation d’IRINOTECAN et de solutions d’IRINOTECAN peut provoquer la précipitation du produit et doit donc être évitée (voir 11 CONSERVATION, STABILITÉ ET MISE AU REBUT).
4.4 Administration
Étant donné le risque possible de contamination microbienne pendant le processus de dilution, on recommande de préparer la solution juste avant de l’administrer et de procéder à la perfusion le plus tôt possible par la suite. Si la solution n’est pas utilisée immédiatement, il incombe à l’utilisateur de respecter la période et les conditions de conservation avant l’administration, et la solution ne doit pas
être gardée plus de 24 heures à une température comprise entre 2 et 8 °C ou plus de 6 heures à une température de 15 à 30 °C, à moins que la reconstitution ait été effectuée dans des conditions aseptiques validées et contrôlées.
Avant l’administration, il faut examiner les produits médicamenteux pour usage parentéral chaque fois que la solution et le contenant le permettent afin d’y déceler toute particule ou tout changement de couleur.
5 SURDOSAGE
Des doses uniques allant jusqu’à 750 mg/m2 d’IRINOTECAN (chlorhydrate d’irinotécan injectable) ont été administrées lors de certains essais, et des cas de surdosage ont été signalés à des doses pouvant atteindre presque le double de la dose thérapeutique recommandée, ce qui peut être mortel. Les effets indésirables les plus importants ont été une neutropénie sévère et une diarrhée sévère. Il n’existe pas d’antidote connu en cas de surdosage d’IRINOTECAN. Il faut assurer le maximum de soins de soutien pour prévenir la déshydratation due à la diarrhée et traiter toute complication infectieuse. En cas de surdosage, il faut surveiller la formule sanguine, les plaquettes, les électrolytes, la fonction hépatique, la fonction rénale et l’apparition de tout signe ou symptôme de détresse respiratoire.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 5 – Formes pharmaceutiques, teneurs, composition et conditionnement
Voie d’administration | Forme pharmaceutique/teneur/composition | Ingrédients non médicinaux |
| Intraveineuse | Solution dosée à 20 mg/mL | Acide lactique, hydroxyde de sodium et/ou acide chlorhydrique, sorbitol, eau pour injection. |
IRINOTECAN (chlorhydrate d’irinotécan injectable) est offert sous forme de solution aqueuse, transparente, jaune pâle et stérile. IRINOTECAN est offert en fioles à usage unique dans le format suivant : 300 mg dans 15 mL de solution.
Un mL de solution contient 20 mg de chlorhydrate trihydraté d’irinotécan, 45 mg de sorbitol, 0,9 mg d’acide lactique et de l’eau pour injection. Le pH peut être ajusté à une valeur située entre 3,0 et 3,8 avec de l’hydroxyde de sodium et/ou de l’acide chlorhydrique.
7
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Patients exposés à un risque particulier
Les médecins doivent surveiller avec une extrême vigilance les effets d’IRINOTECAN chez les patients dont l’état fonctionnel est très altéré. IRINOTECAN ne doit pas être administré à des patients ayant un indice fonctionnel de 3 ou de 4. Dans le cadre des essais cliniques visant à comparer IRINOTECAN/5- FU/LV au 5-FU/LV, on a observé des fréquences plus élevées d’hospitalisation, de neutropénie fébrile,
Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région.
d’accidents thromboemboliques, d’abandon du traitement dès le premier cycle et de mort prématurée chez les patients traités dont l’indice fonctionnel initial était de 2 que chez ceux dont l’indice fonctionnel initial était de 0 ou de 1. Une surveillance étroite est recommandée chez les patients qui ont déjà reçu une radiothérapie pelvienne/abdominale de même que chez les personnes âgées, car leur tolérance aux effets toxiques du médicament pourrait être réduite. L’utilisation d’IRINOTECAN n’a pas été établie chez les patients présentant une atteinte hépatique grave (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique). Il existe des interactions médicamenteuses connues et soupçonnées (voir 2 CONTRE-INDICATIONS, Interactions médicamenteuses ci-dessous et
9 INTERACTIONS MÉDICAMENTEUSES
).
Patients chez qui l’activité de l’UGT1A1 est réduite
Les patients porteurs des variants UGT1A1*28 ou *6 (notamment s’ils sont homozygotes) présentent un risque accru d’effets indésirables tels que la neutropénie et la diarrhée. Il faut envisager l’administration d’une dose initiale réduite d’irinotécan chez les patients homozygotes pour ces variants (voir
4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique). En outre, il faut surveiller de près les patients homozygotes et hétérozygotes pour les allèles *28 et *6 afin de déceler une neutropénie et une diarrhée. Afin de repérer les patients exposés à un risque accru de neutropénie et de diarrhée, le génotypage de l’UGT1A1 peut être utile (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système sanguin et lymphatique). Plus précisément, le génotypage de l’UGT1A1*28 peut être utile chez les sujets de race blanche, africaine ou hispanique, de même que le génotypage de l’UGT1A1*6 chez les personnes d’origine asiatique orientale, et le génotypage combinant l’UGT1A1*28 et *6 chez les sujets d’origine chinoise ou japonaise, car ces variants sont plus répandus dans ces populations.
Interactions médicamenteuses
Inhibiteurs de la CYP3A4
L’administration concomitante d’IRINOTECAN et d’antifongiques azolés (kétoconazole, fluconazole,
itraconazole) est contre-indiquée (voir 2 CONTRE-INDICATIONS).
- L’administration concomitante d’IRINOTECAN et d’autres inhibiteurs de la CYP3A4 (tels que la cimétidine, les antibiotiques de la classe des fluoroquinolones [ciprofloxacine et norfloxacine chez les patients dont la fonction rénale est altérée] ou de la classe des macrolides [azithromycine, clarithromycine, érythromycine], le sulfate d’atazanavir, le jus de pamplemousse et les bloqueurs des canaux calciques qui inhibent la CYP3A4 [vérapamil, diltiazem, nifédipine]) pourrait entraîner une exposition relative accrue au métabolite actif SN-38 et, par conséquent, augmenter la toxicité de l’irinotécan (voir 9 INTERACTIONS MÉDICAMENTEUSES et 4 POSOLOGIE ET ADMINISTRATION).
La dose initiale appropriée d’IRINOTECAN n’a pas été déterminée dans les cas où il est administré en concomitance avec des inhibiteurs de la CYP3A4. Inducteurs de la CYP3A4
- L’administration concomitante d’IRINOTECAN et d’inducteurs de la CYP3A4 (tels que le millepertuis, la phénytoïne, le phénobarbital, la carbamazépine, les glucocorticostéroïdes et la rifampine) entraîne une réduction de la concentration plasmatique du métabolite actif SN-38, ce qui pourrait causer une baisse d’efficacité (voir 9 INTERACTIONS MÉDICAMENTEUSES).
La dose initiale appropriée d’IRINOTECAN n’a pas été déterminée dans les cas où il est administré en concomitance avec des inducteurs de la CYP3A4.
Inhibiteurs de l’UGT1A1
L’administration concomitante d’IRINOTECAN avec du sulfate d’atanazir, un inhibiteur de l’UGT1A1, risque d’augmenter l’exposition systémique au SN-38, le métabolite actif de l’irinotécan. Les
médecins doivent tenir compte de cette réalité lorsqu’ils administrent l’irinotécan et un inhibiteur de l’UGT1A1 en concomitance.
Radiothérapie
L’administration concomitante d’IRINOTECAN avec la radiothérapie n’est pas recommandée.
Extravasation
IRINOTECAN s’administre en perfusion intraveineuse. Il faut veiller à éviter l’extravasation du produit. Il faut surveiller le point de perfusion afin de détecter tout signe d’inflammation ou d’autres effets indésirables. En cas d’extravasation, il est recommandé de rincer le point de perfusion à l’eau stérile et/ou d’appliquer de la glace sur la zone affectée.
Cancérogenèse et mutagenèse
Aucune étude n’a été menée sur la carcinogénicité. Chez des rates ayant reçu de l’irinotécan à raison de 2 mg/kg ou de 25 mg/kg par voie intraveineuse, 1 fois par semaine, pendant 13 semaines, et soumises à une période de récupération de 91 semaines, la variation de l’incidence de cas combinés de polypes du stroma de l’endomètre des cornes utérines et de sarcomes du stroma endométrial en fonction de la dose a révélé une tendance nettement linéaire. L’irinotécan et le SN-38 n’ont pas été mutagènes lors des épreuves in vitro sur des bactéries (test d’Ames). L’irinotécan s’est révélé clastogène tant in vitro (aberrations chromosomiques dans des cellules d’ovaire de hamster chinois) qu’in vivo (test du micronoyau chez la souris) (voir 16 TOXICOLOGIE NON CLINIQUE). Par conséquent, il se peut que l’irinotécan cause des lésions chromosomiques dans les spermatozoïdes humains; c’est pourquoi les hommes traités par IRINOTECAN doivent adopter une méthode contraceptive efficace sur les conseils de leur médecin.
Appareil cardiovasculaire
Pris dans leur ensemble, les accidents thromboemboliques (dont l’angine de poitrine, la thrombose artérielle, l’infarctus cérébral, l’accident vasculaire cérébral, la thrombophlébite profonde, l’embole dans un membre inférieur, l’arrêt cardiaque, l’infarctus du myocarde, l’ischémie myocardique, les angiopathies périphériques, l’embolie pulmonaire, la mort subite, la thrombophlébite, la thrombose et les troubles vasculaires) ont souvent été observés chez les patients traités par IRINOTECAN. La cause précise de ces manifestations n’a pas pu être établie. Voir 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés au cours des études cliniques.
Des accidents ischémiques myocardiques ont rarement été observés chez des patients traités par IRINOTECAN. Dans certains cas, on n’a pas pu exclure un lien de causalité avec l’administration d’IRINOTECAN. Voir 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observés après la commercialisation.
Conduite de véhicules et utilisation de machines
Il faut avertir les patients que l’administration d’irinotécan peut provoquer de la fatigue, des étourdissements et des troubles de la vue, et les prévenir de ne pas conduire ni de faire fonctionner de machines s’ils éprouvent l’un ou l’autre de ces symptômes.
Système endocrinien et métabolisme
Des cas d’hyperglycémie ont été rapportés chez des patients traités par IRINOTECAN. Ces cas ont généralement été observés chez des patients diabétiques ou ayant montré des signes d’intolérance au glucose avant l’administration d’IRINOTECAN (voir 9 INTERACTIONS MÉDICAMENTEUSES,
9.4 Interactions médicament-médicament, Dexaméthasone).
Appareil digestif Diarrhée
IRINOTECAN peut provoquer une diarrhée précoce (survenant pendant ou peu après la perfusion d’IRINOTECAN) ou tardive (survenant généralement plus de 24 heures après l’administration d’IRINOTECAN) qui semble due à différents mécanismes.
La diarrhée précoce est d’origine cholinergique. Elle est généralement passagère et n’est que très rarement sévère. Elle peut s’accompagner de symptômes de rhinite, de ptyalisme, de myosis, de larmoiements, de transpiration profuse, de bouffées vasomotrices et d’hyperpéristaltisme intestinal qui peut causer des crampes abdominales. La diarrhée précoce peut être soulagée par l’administration d’atropine. L’administration prophylactique ou thérapeutique d’une dose de 0,25 à 1,0 mg d’atropine, par voie intraveineuse ou sous-cutanée, doit être envisagée (à moins qu’elle ne soit contre-indiquée) (voir 4 POSOLOGIE ET ADMINISTRATION).
La diarrhée tardive peut être de longue durée. Elle peut entraîner une déshydratation, un déséquilibre électrolytique ou une infection, et peut mettre la vie du patient en danger. On ne connaît pas la physiopathologie de la diarrhée tardive. La diarrhée tardive, tous grades confondus, est survenue chez 80 % des patients. La diarrhée tardive doit être traitée rapidement par du lopéramide. Les patients atteints de diarrhée doivent faire l’objet d’une surveillance étroite et d’une rééquilibration hydro- électrolytique en cas de déshydratation. Les patients doivent suivre une antibiothérapie (voir
9 INTERACTIONS MÉDICAMENTEUSES
) en cas d’occlusion intestinale, de fièvre ou de neutropénie sévère. Après la première séance de traitement, la séance suivante ne doit pas commencer tant que le transit intestinal du patient n’est pas redevenu ce qu’il était avant le traitement sans prise d’un antidiarrhéique pendant au moins 24 heures. En cas de diarrhée tardive grave du point de vue clinique (grade ≥ 2), il faut réduire les doses d’IRINOTECAN administrées par la suite (voir 4 POSOLOGIE ET ADMINISTRATION).
Traitement de la diarrhée tardive : Au début de la chimiothérapie, il convient de remettre au patient une quantité suffisante de lopéramide et de bien lui en expliquer le mode d’emploi. Il est recommandé de prendre le lopéramide par voie orale sans tarder afin de maîtriser et de traiter la diarrhée, et d’utiliser une dose supérieure à la dose usuelle. On ne conseille pas de prétraitement par le lopéramide avant l’apparition de la diarrhée tardive. Dès le premier épisode de diarrhée tardive (c’est-à-dire des selles mal moulées ou plus fréquentes), le patient doit prendre 4 mg de lopéramide, puis 2 mg toutes les 2 heures jusqu’à ce que la diarrhée ait disparu depuis au moins 12 heures. Pendant la nuit, le patient peut prendre 4 mg de lopéramide toutes les 4 heures. L’emploi du lopéramide à de telles doses pendant plus de 48 heures consécutives est déconseillé à cause du risque d’iléus paralytique.
Maladie inflammatoire de l’intestin et/ou occlusion intestinale
On a observé des cas de colite compliquée d’ulcération, de saignements, d’occlusion intestinale et d’infection. Des cas d’occlusion intestinale non précédée de colite sont également survenus. Le patient atteint d’une occlusion intestinale doit rapidement recevoir des antibiotiques dans le cadre des soins de soutien (voir 9 INTERACTIONS MÉDICAMENTEUSES) et ne doit pas être traité par l’irinotécan tant que cette occlusion n’est pas résolue.
Nausées et vomissements
IRINOTECAN a des effets émétiques (voir 8 EFFETS INDÉSIRABLES). L’administration d’un antiémétique est recommandée avant le début du traitement par IRINOTECAN. Durant les études cliniques portant sur le schéma d’administration hebdomadaire, cette démarche comportait le plus souvent l’administration de 10 mg de dexaméthasone en association avec un autre antiémétique. Les agents antiémétiques doivent être administrés le jour du traitement, au moins 30 minutes avant l’administration d’IRINOTECAN. Le médecin doit également considérer de prescrire un traitement antiémétique que le patient pourra prendre au besoin par la suite.
Système sanguin et lymphatique
IRINOTECAN est une cause fréquente de neutropénie, de leucopénie et d’anémie, des affections toutes potentiellement sévères, et ne doit donc pas être administré à des patients souffrant d’insuffisance médullaire sévère. Le traitement par IRINOTECAN doit être temporairement interrompu en cas de neutropénie fébrile ou si le nombre de polynucléaires neutrophiles chute au-dessous de 1,5 x 10⁹/L. Lorsque le nombre de polynucléaires neutrophiles remonte à plus de 1,5 x 10⁹/L, il faut réduire les doses subséquentes d’IRINOTECAN suivant le degré de neutropénie observé (voir 4 POSOLOGIEET ADMINISTRATION). Des cas de neutropénie sévère entraînant la mort par septicémie ont été rapportés chez des patients traités par IRINOTECAN. Les complications neutropéniques doivent être traitées rapidement au moyen d’une antibiothérapie (voir 9 INTERACTIONS MÉDICAMENTEUSES).
L’administration systématique d’un facteur de croissance hématopoïétique n’est pas nécessaire; toutefois, le médecin doit considérer l’utilisation de tels facteurs en présence de neutropénie notable sur le plan clinique (de grade 2 ou plus).
Au cours d’une étude, un risque accru de neutropénie a été observé chez des patients homozygotes pour l’allèle UGT1A1*28, qui ont reçu un traitement par un seul agent, IRINOTECAN, à une dose de 350 mg/m2. Chez les personnes porteuses de certains polymorphismes du gène codant pour l’UGT1A1
(p. ex., génotype UGT1A1*28/*28), l’activité d’UGT1A1 est réduite, ce qui augmente la concentration de
SN-38, métabolite actif de l’irinotécan (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique).
Le risque de neutropénie de grade 4 a été plus faible chez les patients porteurs de l’allèle UGT1A1*28 traités par une association thérapeutique comprenant des doses d’IRINOTECAN se situant entre 100 et 180 mg/m2 et du 5-FU/LV que celui noté lors d’études menées sur l’administration d’IRINOTECAN seul à des doses de 300 à 350 mg/m2 (voir 8 EFFETS INDÉSIRABLES, Troubles sanguins).
Un autre polymorphisme spécifique du gène codant pour l’UGT1A1 (qui réduit l’activité de cette enzyme) est une mutation faux-sens appelée variant UGT1A1*6.
Il faut envisager l’administration d’une dose initiale réduite chez les patients que l’on sait homozygotes pour l’allèle UGT1A1*28 ou *6, ainsi que chez ceux ayant déjà subi une réaction de toxicité hématologique lors d’un traitement antérieur. La réduction exacte de la dose initiale pour cette population de patients n’a pas été établie, et toute modification subséquente de la dose doit être adaptée à la tolérance du patient au traitement (voir 4 POSOLOGIE ET ADMINISTRATION).
Fonctions hépatique, biliaire et pancréatique
Des cas d’élévation des taux sériques de bilirubine et d’enzymes hépatiques ont été signalés dans le cadre des essais cliniques et après la commercialisation du produit (voir 8 EFFETS INDÉSIRABLES).
L’utilisation d’IRINOTECAN en présence d’insuffisance hépatique notable n’est pas établie. IRINOTECAN n’a pas été administré si la bilirubinémie était supérieure à 35 µmol/L, si le taux des transaminases était plus de 3 fois plus élevé que la limite supérieure normale en l’absence de métastases hépatiques ou plus de 5 fois cette limite en présence de métastases hépatiques (voir 4 POSOLOGIEET ADMINISTRATION).
Lors d’études cliniques comportant une administration hebdomadaire, le risque de manifestation d’effets toxiques sanguins de grade 3 ou 4 au premier cycle, comme la neutropénie, a été plus élevé chez les patients dont la bilirubinémie totale de départ était légèrement élevée (de 17 à 35 µmol/L) que chez ceux dont la bilirubinémie était inférieure à 17 µmol/L. En outre, en présence d’une anomalie de la glucuronoconjugaison de la bilirubine (comme dans les cas de cholémie familiale), le risque de dépression médullaire peut être plus grand pendant le traitement par IRINOTECAN. On n’a observé aucun lien entre l’élévation de la bilirubinémie initiale et l’augmentation du risque de diarrhée tardive au cours des études comportant une administration hebdomadaire (voir 4 POSOLOGIEET ADMINISTRATION).
Système immunitaire
On a signalé des réactions d’hypersensibilité, dont des réactions anaphylactiques ou anaphylactoïdes sévères (voir 8 EFFETS INDÉSIRABLES).
L’administration de vaccins vivants ou vivants atténués à des patients devenus immunodéficients par suite de l’administration d’agents chimiothérapeutiques, y compris l’irinotécan, peut occasionner des infections graves, parfois mortelles. Il faut éviter d’administrer des vaccins vivants aux patients qui reçoivent de l’irinotécan. On peut administrer des vaccins tués ou inactivés, mais la réponse à de tels vaccins risque d’être diminuée.
Surveillance et épreuves de laboratoire
On recommande d’effectuer une surveillance étroite du nombre de globules blancs en réalisant une formule leucocytaire, le dosage de l’hémoglobine et la numération des plaquettes avant l’administration de chaque dose d’IRINOTECAN. La fonction hépatique doit être vérifiée avant le début du traitement puis tous les mois par la suite, ou plus fréquemment si cela est indiqué d’un point de vue clinique (voir
8 EFFETS INDÉSIRABLES
).
Système nerveux Troubles de la parole
Dans le cadre du programme de pharmacovigilance, on a signalé des cas de troubles de la parole (dysarthrie, bégaiement, changement de la voix, troubles d’élocution, difficulté à parler) chez des patients traités par l’irinotécan. Dans certains cas, le trouble de la parole était associé à d’autres symptômes, comme un engourdissement ou des picotements dans la langue ou la bouche, ou encore à des symptômes attribués au syndrome cholinergique, à une réaction d’hypersensibilité (allergie), à des manifestations vasculaires cérébrales ou à un néoplasme intracrânien. Dans d’autres cas, cependant, le trouble de la parole est survenu en l’absence d’autres symptômes et s’est manifesté de nouveau lors de perfusions subséquentes d’irinotécan. De façon générale, les troubles de la parole sont apparus pendant ou peu après la perfusion d’irinotécan et se sont résorbés spontanément dans les minutes ou les heures qui ont suivi l’arrêt de la perfusion. La cause des troubles de la parole signalés chez les patients traités par l’irinotécan n’a pas été établie.
Fonction rénale
On a observé des élévations de la créatininémie ou du taux d’azote uréique du sang chez des patients qui recevaient IRINOTECAN. De rares cas d’altération de la fonction rénale et d’insuffisance rénale aiguë ont été observés. En général, il s’agissait de complications d’une infection ou des conséquences d’une déshydratation imputable aux nausées, aux vomissements ou à la diarrhée, qui constituent des effets indésirables fréquents et parfois sévères du traitement. De rares cas de dysfonctionnement rénal lié au syndrome de lyse tumorale ont également été rapportés.
L’influence de l’insuffisance rénale sur les paramètres pharmacocinétiques d’IRINOTECAN n’a pas été évaluée.
Appareil respiratoire
Les cas de pneumopathie interstitielle se manifestant par des infiltrats pulmonaires sont rares au cours d’un traitement par IRINOTECAN (voir 8 EFFETS INDÉSIRABLES). La pneumopathie interstitielle peut être mortelle. Les facteurs de risque ayant un lien possible avec l’apparition d’une pneumopathie interstitielle sont notamment une affection pulmonaire préexistante, l’emploi de médicaments pneumotoxiques, la radiothérapie et les facteurs de croissance hématopoïétique. Il faut exercer une surveillance étroite chez les patients présentant des facteurs de risque afin de déceler tout symptôme respiratoire éventuel avant et pendant le traitement par l’irinotécan.
7.1 Populations particulières
- 7.1.1 Femmes enceintes
Aucune étude comparative adéquate n’a été menée sur l’irinotécan chez la femme enceinte. IRINOTECAN s’est révélé embryotoxique chez la rate et la lapine à la dose de 6 mg/kg/jour. Il est tératogène chez la rate à des doses supérieures à 1,2 mg/kg/jour et chez la lapine à la dose de
6 mg/kg/jour. Les altérations fœtales liées à l’exposition au médicament comprenaient des anomalies externes et viscérales, et des altérations et des anomalies du squelette. IRINOTECAN peut être nocif pour le fœtus lorsqu’il est administré à la femme enceinte.
Les femmes capables de procréer ne devraient pas commencer un traitement par l’irinotécan avant que la possibilité d’une grossesse ait été exclue. Les femmes doivent subir des tests de grossesse avant et pendant le traitement, ainsi qu’un mois après l’administration de la dernière dose d’irinotécan. Il faut éviter la grossesse si l’un des partenaires reçoit de l’irinotécan.
En raison du potentiel génotoxique, il faut conseiller aux patientes en âge de procréer d’utiliser une méthode de contraception très efficace pendant le traitement par l’irinotécan et les 6 mois suivant l’administration de la dernière dose.
En raison du potentiel génotoxique, il faut conseiller aux hommes ayant une partenaire en âge de procréer d’utiliser une méthode de contraception efficace pendant le traitement par l’irinotécan et les 3 mois suivant l’administration de la dernière dose.
7.1.2 Femmes qui allaitent
L’irinotécan et son métabolite actif, le SN-38, sont présents dans le lait maternel humain. Étant donné qu’il existe un risque d’effets indésirables graves pour le nourrisson, il est conseillé d’interrompre l’allaitement pendant le traitement par l’irinotécan et les 7 jours suivant l’administration de la dernière dose.
Chez la rate, on a détecté de la radioactivité dans le lait maternel dans les 5 minutes suivant l’administration par voie i.v. d’irinotécan radiomarqué. La radioactivité était 65 fois plus élevée dans le lait maternel que dans le plasma 4 heures après l’administration.
7.1.3 Enfants
L’innocuité et l’efficacité d’IRINOTECAN chez l’enfant n’ont pas été établies.
7.1.4 Personnes âgées
Les patients âgés de plus de 65 ans doivent faire l’objet d’une surveillance étroite en raison du risque accru de diarrhée tardive dans cette population (voir 14 ÉTUDES CLINIQUES et 8 EFFETS INDÉSIRABLES). Chez les patients âgés de 70 ans ou plus traités selon un schéma d’administration toutes les 3 semaines, la dose initiale d’IRINOTECAN doit être de 300 mg/m2 (voir 4 POSOLOGIE ET ADMINISTRATION).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables Troubles digestifs
Les nausées, les vomissements et la diarrhée sont des effets indésirables fréquents après le traitement par IRINOTECAN (chlorhydrate d’irinotécan injectable) qui peuvent être sévères. Les nausées et les vomissements surviennent habituellement pendant ou peu après la perfusion d’IRINOTECAN. Durant les études cliniques portant sur le schéma d’administration toutes les 3 semaines, l’intervalle médian d’apparition de la diarrhée tardive était de 5 jours après la perfusion d’IRINOTECAN. Pendant les études qui portaient sur le schéma posologique hebdomadaire, cet intervalle était de 11 jours après l’administration d’IRINOTECAN. La diarrhée tardive, tous grades confondus, est survenue chez environ 80 % des patients. Chez les patients qui recevaient la dose hebdomadaire de 125 mg/m2, la durée médiane de la diarrhée tardive, tous grades confondus, a été de 3 jours, et de 7 jours pour les cas de grade 3 ou 4.
Selon les résultats d’une analyse rétrospective, la fréquence en fonction de l’âge des cas de diarrhée tardive de grade 3 ou 4 s’est révélée significativement plus élevée chez les patients de 65 ans ou plus que chez les moins de 65 ans. Cependant, les résultats d’une étude prospective portant sur le traitement de patients atteints d’un cancer colorectal métastatique réfractaire à une chimiothérapie à base de 5-FU qui ont reçu IRINOTECAN en traitement cyclique à raison de 125 mg/m2 par semaine (4 semaines de traitement suivies de 2 semaines de repos) n’ont pas révélé de différence statistiquement significative des taux de diarrhée tardive de grade 3 ou 4 survenant durant le traitement entre les patients de 65 ans ou plus et ceux de moins de 65 ans. Soulignons cependant une hausse statistiquement significative de l’incidence des cas de diarrhée précoce de grade 3 ou 4 durant le traitement chez les patients de 65 ans ou plus comparativement à ceux de moins de 65 ans. En outre, pour que le traitement soit tolérable chez les patients de 65 ans ou plus, il a fallu leur administrer une dose plus faible qu’aux patients de moins de 65 ans (dose hebdomadaire médiane 10 % plus faible). Au cours des essais cliniques préliminaires effectués au Japon, on a recueilli des données selon lesquelles les patients atteints d’ascite ou d’épanchement pleural considérable étaient exposés à un plus grand risque de neutropénie ou de diarrhée.
Troubles sanguins
Les effets sanguins indésirables caractéristiques d’IRINOTECAN comprenaient la neutropénie, la leucopénie (notamment la lymphocytopénie) et l’anémie. La thrombopénie grave est rare. Pendant les essais portant sur l’administration hebdomadaire, la fréquence de neutropénie de grade 3 ou 4 était significativement plus élevée chez les patients ayant subi précédemment une radiothérapie pelvienne ou abdominale. Durant les études portant sur le schéma posologique hebdomadaire, une neutropénie fébrile (neutropénie de grade 4 et fièvre de grade 2 ou plus, selon le NCI) est survenue chez 3,0 % des patients. Seulement 5,6 % des patients ont reçu du G-CSF pour traiter la neutropénie. Une anémie de grade 3 ou 4 a été observée chez 6,9 % des patients. Des transfusions sanguines ont été effectuées chez 9,9 % des patients. On n’a observé aucune différence significative liée à l’âge ou au sexe des sujets en ce qui a trait à la fréquence de neutropénie de grades 3 et 4 (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustementposologique pour les schémas d’administration en association/en monothérapie). Au cours des essais cliniques préliminaires effectués au Japon, on a recueilli des données selon lesquelles les patients atteints d’ascite ou d’épanchement pleural considérable étaient exposés à un plus grand risque de neutropénie ou de diarrhée.
Chez les personnes présentant certains polymorphismes de l’UGT1A1, comme UGT1A1*28, l’activité de cette enzyme pourrait être réduite. Environ 10 % de la population nord-américaine est homozygote pour l’allèle UGT1A1*28 (aussi appelé génotype UGT1A1 7/7).
Au cours d’une étude comportant un seul volet menée chez 66 patients ayant une tumeur solide ou des lymphomes qui ont reçu IRINOTECAN en monothérapie à une dose de 350 mg/m2, une fois toutes les
3 semaines, 3 patients sur 6 présentant le génotype UGT1A1*28/*28 ont subi une neutropénie de grade 4, par comparaison à 3 patients sur 24 porteurs du génotype UGT1A1*1/*28, et à 0 patient sur 29 présentant le génotype UGT1A1*1/*1 (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Le tableau ci-après montre la fréquence de neutropénie de grade 4 observée au cours d’une étude visant à comparer l’administration de l’association IRINOTECAN (100-125 mg/m2)/5-FU/LV en bolus (schéma IFL), à l’association oxaliplatine (85 mg/m2)/5-FU/LV en perfusion (schéma FOLFOX4) et à l’association oxaliplatine (85 mg/m2)/IRINOTECAN (200 mg/m2; schéma IROX).
Taux de neutropénie de grade 4 pour le génotype UGT1A1*28, par traitement
| Génotype UGT1A1 | IFLa n = 109 | FOLFOX4b n = 285 | IROXc n = 103 |
| 6/6 | 6,8 % (3/44) | 19,4 % (26/134) | 9,6 % (5/52) |
| 6/7 | 11,1 % (6/54) | 22,2 % (28/126) | 15,0 % (6/40) |
| 7/7 | 18,2 % (2/11) | 36,0 % (9/25) | 54,5 % (6/11) |
- a. IFL : irinotécan à 100-125 mg/m2, puis leucovorine à 20 mg/m2 et 5-FU à 400 mg/m2 administré enbolus les jours 1, 8, 15 et 22, suivi par une période sans traitement de 2 semaines (cycles de 6 semaines).
- b. FOLFOX4 : oxaliplatine à 85 mg/m2 le jour 1, leucovorine à 200 mg/m2 les jours 1 et 2 et 5-FU à 400 mg/m2
administré en bolus, suivi de 600 mg/m2 administré enperfusion pendant 22 h les jours 1 et 2 (cycles de 2 semaines).
- c. IROX : oxaliplatine à 85 mg/m2, puis irinotécan à 200 mg/m2 administré le jour 1 (cycles de 3 semaines).
Au cours d’une étude portant sur le rôle du polymorphisme UGT1A1*28 dans l’apparition d’une toxicité chez les patients traités par IRINOTECAN et le 5-FU/LV en perfusion à des doses de 180 mg/m2, 1 patient sur 22 présentant le génotype UGT1A1*28/*28 a subi une neutropénie de grade 4, par comparaison à
6 patients sur 114 ayant le génotype UGT1A1*1/*28 et à 2 patients sur 114 porteurs du génotype UGT1A1*1/*1.
Troubles touchantl’organisme entier
L’asthénie, la fièvre et les douleurs abdominales représentent en règle générale les effets les plus fréquents de ce type.
Symptômes cholinergiques
Les patients peuvent présenter des symptômes cholinergiques tels que la rhinite, le ptyalisme, le myosis, les larmoiements, la transpiration profuse, les bouffées vasomotrices et l’hyperpéristaltisme intestinal pouvant provoquer des crampes abdominales et une diarrhée d’apparition précoce. Si ces symptômes surviennent, ils se manifestent pendant ou peu après la perfusion du médicament. Ils sembleraient associés à l’activité anticholinestérase de la molécule mère, et leur survenue est plus probable à mesure que la dose d’irinotécan augmente. Ces symptômes apparaissent le plus souvent au moment où l’irinotécan atteint sa concentration sérique maximale durant l’administration parentérale.
Troubles hépatiques
Durant les études cliniques portant sur le schéma d’administration hebdomadaire, des anomalies des taux des enzymes hépatiques de grade 3 ou 4 ont été notées chez moins de 10 % des patients. Ces effets sont survenus habituellement chez les patients porteurs de métastases hépatiques diagnostiquées.
Troubles cutanés
Des cas d’alopécie ont été rapportés au cours du traitement par IRINOTECAN. On a également signalé des éruptions cutanées, mais elles n’ont pas entraîné l’arrêt du traitement.
Troubles respiratoires
Les effets respiratoires sévères sont rares. Des effets précoces, comme la dyspnée, ont été signalés (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Durant les études cliniques portant sur le schéma d’administration hebdomadaire, plus de la moitié des patients souffrant de dyspnée avaient des métastases pulmonaires. On ignore quel est précisément le rôle des métastases pulmonaires ou d’autres affections pulmonaires préexistantes dans la dyspnée.
Les cas de maladie interstitielle pouvant mettre la vie du patient en danger, se manifestant par une dyspnée, de la fièvre et des infiltrats pulmonaires (altérations réticulo-nodulaires visibles à la radiographie thoracique), sont rares au cours d’un traitement par IRINOTECAN. Ces effets ont généralement été observés pendant les études menées au Japon, et il a été difficile d’évaluer dans quelle mesure IRINOTECAN y a contribué, car les patients étaient également porteurs de tumeurs pulmonaires et certains avaient une pneumopathie non cancéreuse préexistante.
Troubles du système nerveux
Des cas d’insomnie et d’étourdissements peuvent se produire, mais on ne considère généralement pas que ces effets sont directement liés à l’administration d’IRINOTECAN. Il se peut que dans certains cas les étourdissements constituent un symptôme d’hypotension orthostatique chez les patients en état de déshydratation (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Troubles cardiovasculaires
Une vasodilatation (bouffées vasomotrices) peut se produire pendant l’administration d’IRINOTECAN. Des cas de bradycardie peuvent également se manifester; ces cas n’ont nécessité aucune intervention au cours des études cliniques. Ces effets indésirables ont été attribués au syndrome cholinergique qu’on observe parfois pendant ou peu après la perfusion d’IRINOTECAN. Pris dans leur ensemble, les accidents thromboemboliques ont été fréquents chez les patients traités par IRINOTECAN (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire). La cause précise de ces manifestations n’a pas pu être établie.
Hypersensibilité
On a signalé des réactions d’hypersensibilité, dont des réactions anaphylactiques ou anaphylactoïdes sévères (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Traitement par l’association irinotécan/5-FU/LV
Au total, 955 patients atteints d’un cancer métastatique du côlon ou du rectum ont suivi divers schémas thérapeutiques comportant l’emploi de l’association IRINOTECAN/5-FU/LV, du 5-FU/LV ou d’IRINOTECAN en monothérapie. Lors des 2 études de phase III, 370 patients ont reçu l’association IRINOTECAN/5-FU/LV, 362 ont reçu le 5-FU/LV, et 223 ont reçu IRINOTECAN en monothérapie (voir le tableau 1 à la section 4 POSOLOGIE ET ADMINISTRATION pour connaître les schémas posologiques des traitements d’association recommandés).
Lors de l’étude 1, 49 (7,3 %) patients sont morts dans les 30 jours suivant le dernier traitement prévu au protocole : 21 (9,3 %) de ces patients avaient reçu l’association IRINOTECAN/5-FU/LV, 15 (6,8 %) avaient reçu le 5-FU/LV, et 13 (5,8 %) IRINOTECAN seul. Un certain nombre de cas de mortalité étaient potentiellement liés au traitement, notamment chez 2 (0,9 %) patients ayant reçu l’association IRINOTECAN/5-FU/LV (2 cas de neutropénie fébrile ou de septicémie), 3 (1,4 %) patients ayant reçu le 5- FU/LV (1 cas de neutropénie fébrile ou de septicémie, 1 cas d’hémorragie du SNC sur fond de thrombopénie, 1 cas de cause inconnue) et 2 (0,9 %) patients ayant reçu IRINOTECAN en monothérapie (2 cas de neutropénie fébrile). On a fait état de la mort, toutes causes confondues et dans les 60 jours suivant le premier traitement prévu au protocole, de 15 (6,7 %) patients qui avaient reçu l’association IRINOTECAN/5-FU/LV, de 16 (7,3 %) patients ayant reçu le 5-FU/LV et de 15 (6,7 %) patients traités par IRINOTECAN seul. Le traitement a été abandonné en raison des effets indésirables par 17 (7,6 %) patients traités par l’association IRINOTECAN/5-FU/LV, 14 (6,4 %) patients traités par le 5-FU/LV et
26 (11,7 %) patients traités par IRINOTECAN en monothérapie.
Durant l’étude 1, les données relatives à l’hospitalisation comprenaient l’hospitalisation en raison d’effets indésirables reliés à la chimiothérapie ainsi qu’en raison de complications dues au cancer ou à des maladies intercurrentes. Des 225 patients ayant reçu IRINOTECAN/5-FU/LV, 113 (50,2 %) ont été hospitalisés, dont 68 (30,2 %) 1 fois, 28 (12,4 %) 2 fois et les 17 autres (7,6 %), plus de 2 fois. Des
223 patients traités par IRINOTECAN seul, 99 (44,4 %) ont été hospitalisés, dont 71 (31,8 %) 1 fois,
21 (9,4 %) 2 fois et les 7 autres (3,1 %) plus de 2 fois. Enfin, 86 (39,3 %) des 219 patients traités par le 5-
FU/LV ont été hospitalisés, dont 60 (27,4 %) 1 fois, 20 (9,1 %) 2 fois, et les 6 autres (2,7 %) plus de 2 fois.
Pendant l’étude 2, 10 (3,5 %) patients sont morts dans les 30 jours suivant le dernier traitement prévu : 6 (4,1 %) de ces patients avaient reçu l’association IRINOTECAN/5-FU/LV et 4 (2,8 %), le 5-FU/LV. Un cas de mortalité a été considéré possiblement lié au traitement : il est survenu chez un patient traité par l’association IRINOTECAN/5-FU/LV (0,7 %, septicémie neutropénique). On a fait état de la mort, toutes causes confondues et dans les 60 jours suivant le premier traitement prévu, de 3 (2,1 %) patients qui avaient reçu l’association IRINOTECAN/5-FU/LV et de 2 (1,4 %) patients traités par le 5-FU/LV. Le traitement a été abandonné en raison des effets indésirables par 9 (6,2 %) patients qui recevaient l’association IRINOTECAN/5-FU/LV et 1 (0,7 %) patient traité par le 5-FU/LV.
Durant l’étude 2, les données relatives à l’hospitalisation comprenaient l’hospitalisation en raison d’effets indésirables reliés à la chimiothérapie. Des 145 patients qui recevaient l’association IRINOTECAN/5-FU/LV, 50 (34,5 %) ont été hospitalisés, dont 35 (24,1 %) 1 fois, 8 (5,5 %) 2 fois et les 7 autres (4,8 %) plus de 2 fois. Également, 29 (20,3 %) des 143 patients traités par le 5-FU/LV ont été hospitalisés, dont 21 (14,7 %) 1 fois, 6 (4,2 %) 2 fois et les 2 autres (1,4 %) plus de 2 fois.
Les effets indésirables les plus importants du point de vue clinique (grades 1 à 4) pour les patients recevant un traitement à base d’IRINOTECAN étaient la diarrhée, les nausées, les vomissements, la neutropénie et l’alopécie. Dans le cas des patients traités par le 5-FU/LV, il s’agissait de la diarrhée, de la neutropénie, de la neutropénie fébrile et de la mucosite. Pendant l’étude 1, les cas de neutropénie de grade 4, de neutropénie fébrile (définie comme une fièvre de grade 2 et une neutropénie de grade 4) et de mucosite étaient moins fréquents chez les patients qui recevaient l’association IRINOTECAN/5-FU/LV 1 fois par semaine que chez ceux qui recevaient le 5-FU/LV 1 fois par mois.
Dans les tableaux 6 et 7, on dresse la liste des effets indésirables pertinents du point de vue clinique signalés pendant les études 1 et 2, respectivement.
Tableau 6 – Étude 1 : Pourcentage (%) des patients ayant eu des effets indésirables cliniquement notables pendant les traitements d’associationa
| Effet indésirable | Étude 1 | ||||||||||||||||
IRINOTECAN + 5-FU/LV en bolus, 1 fois par semaine x 4, toutes les 6 semaines n = 225 | 5-FU/LV en bolus, 1 fois par jour x 5, toutes les 4 semaines n = 219 | IRINOTECAN, 1 fois par semaine x 4, toutes les 6 semaines n = 223 | |||||||||||||||
| Grades 1 à 4 | Grades 3 et 4 | Grades 1 à 4 | Grades 3 et 4 | Grades 1 à 4 | Grades 3 et 4 | ||||||||||||
| Pourcentage TOTAL des effets indésirables | 100 | 53,3 | 100 | 45,7 | 99,6 | 45,7 | |||||||||||
TROUBLES DIGESTIFS Diarrhée tardive grade 3 grade 4 précoce Nausées Douleurs abdominales Vomissements Anorexie Constipation Mucosite | 84,9 | 22,7 | 69,4 | 13,2 | 83,0 | 31,0 | |||||||||||
| -- | 15,1 | -- | 5,9 | -- | 18,4 | ||||||||||||
| -- | 7,6 | -- | 7,3 | -- | 12,6 | ||||||||||||
| 45,8 | 4,9 | 31,5 | 1,4 | 43,0 | 6,7 | ||||||||||||
| 79,1 | 15,6 | 67,6 | 8,2 | 81,6 | 16,1 | ||||||||||||
| 63,1 | 14,6 | 50,2 | 11,5 | 67,7 | 13,0 | ||||||||||||
| 60,4 | 9,7 | 46,1 | 4,1 | 62,8 | 12,1 | ||||||||||||
| 34,2 | 5,8 | 42,0 | 3,7 | 43,9 | 7,2 | ||||||||||||
| 41,3 | 3,1 | 31,5 | 1,8 | 32,3 | 0,4 | ||||||||||||
| 32,4 | 2,2 | 76,3 | 16,9 | 29,6 | 2,2 | ||||||||||||
| TROUBLES SANGUINS | |||||||||||||||||
| Neutropénie | 96,9 | 53,8 | 98,6 | 66,7 | 96,4 | 31,4 | |||||||||||
| grade 3 | -- | 29,8 | -- | 23,7 | -- | 19,3 | |||||||||||
| grade 4 | -- | 24,0 | -- | 42,5 | -- | 12,1 | |||||||||||
| Leucopénie | 96,9 | 37,8 | 98,6 | 23,3 | 96,4 | 21,5 | |||||||||||
| Anémie | 96,9 | 8,4 | 98,6 | 5,5 | 96,9 | 4,5 | |||||||||||
| Neutropénie fébrile | -- | 7,1 | -- | 14,6 | -- | 5,8 | |||||||||||
| Thrombopénie | 96,0 | 2,6 | 98,6 | 2,7 | 96,0 | 1,7 | |||||||||||
| Infection neutropénique | -- | 1,8 | -- | 0 | -- | 2,2 | |||||||||||
Tableau 6 – Étude 1 : Pourcentage (%) des patients ayant eu des effets indésirables cliniquement notables pendant les traitements d’associationa
| Effet indésirable | Étude 1 | ||||||||||||||||
IRINOTECAN + 5-FU/LV en bolus, 1 fois par semaine x 4, toutes les 6 semaines n = 225 | 5-FU/LV en bolus, 1 fois par jour x 5, toutes les 4 semaines n = 219 | IRINOTECAN, 1 fois par semaine x 4, toutes les 6 semaines n = 223 | |||||||||||||||
| Grades 1 à 4 | Grades 3 et 4 | Grades 1 à 4 | Grades 3 et 4 | Grades 1 à 4 | Grades 3 et 4 | ||||||||||||
| TROUBLES | |||||||||||||||||
| TOUCHANT | |||||||||||||||||
| L’ORGANISME | |||||||||||||||||
| ENTIER | |||||||||||||||||
| Asthénie | 70,2 | 19,5 | 64,4 | 11,9 | 69,1 | 13,9 | |||||||||||
| Douleur | 30,7 | 3,1 | 26,9 | 3,6 | 22,9 | 2,2 | |||||||||||
| Fièvre | 42,2 | 1,7 | 32,4 | 3,6 | 43,5 | 0,4 | |||||||||||
| Infection | 22,2 | 0 | 16,0 | 1,4 | 13,9 | 0,4 | |||||||||||
TROUBLES MÉTABOLIQUES ET NUTRITIONNELS ↑ Bilirubinémie | 87,6 | 7,1 | 92,2 | 8,2 | 83,9 | 7,2 | |||||||||||
| TROUBLES CUTANÉS | |||||||||||||||||
| Dermatite exfoliative | 0,9 | 0 | 3,2 | 0,5 | 0 | 0 | |||||||||||
| Éruption cutanée | 19,1 | 0 | 26,5 | 0,9 | 14,3 | 0,4 | |||||||||||
| Alopécieb | 43,1 | -- | 26,5 | -- | 46,1 | -- | |||||||||||
| TROUBLES RESPIRATOIRES | |||||||||||||||||
| Dyspnée | 27,6 | 6,3 | 16,0 | 0,5 | 22,0 | 2,2 | |||||||||||
| Toux | 26,7 | 1,3 | 18,3 | 0 | 20,2 | 0,4 | |||||||||||
| Pneumonie | 6,2 | 2,7 | 1,4 | 1,0 | 3,6 | 1,3 | |||||||||||
| TROUBLES DU | |||||||||||||||||
| SYSTÈME NERVEUX | |||||||||||||||||
| Étourdissements | 23,1 | 1,3 | 16,4 | 0 | 21,1 | 1,8 | |||||||||||
| Somnolence | 12,4 | 1,8 | 4,6 | 1,8 | 9,4 | 1,3 | |||||||||||
| Confusion | 7,1 | 1,8 | 4,1 | 0 | 2,7 | 0 | |||||||||||
Tableau 6 – Étude 1 : Pourcentage (%) des patients ayant eu des effets indésirables cliniquement notables pendant les traitements d’associationa
| Effet indésirable | Étude 1 | |||||||||||||||
IRINOTECAN + 5-FU/LV en bolus, 1 fois par semaine x 4, toutes les 6 semaines n = 225 | 5-FU/LV en bolus, 1 fois par jour x 5, toutes les 4 semaines n = 219 | IRINOTECAN, 1 fois par semaine x 4, toutes les 6 semaines n = 223 | ||||||||||||||
| Grades 1 à 4 | Grades 3 et 4 | Grades 1 à 4 | Grades 3 et 4 | Grades 1 à 4 | Grades 3 et 4 | |||||||||||
| TROUBLES | ||||||||||||||||
| CARDIOVASCULAIRES | ||||||||||||||||
| Vasodilatation | 9,3 | 0,9 | 5,0 | 0 | 9,0 | 0 | ||||||||||
| Hypotension | 5,8 | 1,3 | 2,3 | 0,5 | 5,8 | 1,7 | ||||||||||
| Accidents | 9,3 | - | 11,4 | - | 5,4 | - | ||||||||||
| thromboemboliquesc | ||||||||||||||||
- a. La gravité des effets indésirables repose sur les critères de toxicité communsdu National Cancer Institute –
NCI CTC (version 1.0).
- b. Perte totale des cheveux = grade 2
- c. Comprend : angine de poitrine, thrombose artérielle, infarctus cérébral, accident vasculaire cérébral, thrombophlébite profonde, embole dans un membre inférieur, arrêt cardiaque, infarctus du myocarde, ischémie myocardique, troubles vasculaires périphériques, embolie pulmonaire, mort subite, thrombophlébite, thrombose, troubles vasculaires.
Remarque : La survenue simultanée de certaines manifestations de toxicité (syndromes gastro-intestinaux et cardiovasculaires) peut avoir une incidence sur le tableau de toxicité.
Tableau 7 – Étude 2 : Pourcentage (%) des patients ayant eu des effets indésirables cliniquement notables pendant les traitements d’associationa
| Effet indésirable | Étude 2 | |||||||||
IRINOTECAN + 5-FU/LV en perfusion, jours 1 et 2, toutes les 2 semaines n = 145 | 5-FU/LV en perfusion, jours 1 et 2, toutes les 2 semaines n = 143 | |||||||||
| Grades 1 à 4 | Grades 3 et 4 | Grades 1 à 4 | Grades 3 et 4 | |||||||
| Pourcentage TOTAL d’effets indésirables | 100 | 72,4 | 100 | 39,2 | ||||||
TROUBLES DIGESTIFS Diarrhée tardive grade 3 grade 4 Syndrome cholinergiqueb Nausées Douleurs abdominales Vomissements Anorexie Constipation Mucosite | 72,4 -- -- 28,3 66,9 17,2 44,8 35,2 30,3 40 | 14,4 10,3 4,1 1,4 2,1 2,1 3,5 2,1 0,7 4,1 | 44,8 -- -- 0,7 55,2 16,8 32,2 18,9 25,2 28,7 | 6,3 4,2 2,1 0 3,5 0,7 2,8 0,7 1,4 2,8 | ||||||
TROUBLES SANGUINS Neutropénie grade 3 grade 4 Leucopénie Anémie Neutropénie fébrile Thrombopénie Infection neutropénique | 82,5 -- -- 81,3 97,2 -- 32,6 -- | 46,2 36,4 9,8 17,4 2,1 3,4 0 2,1 | 47,9 -- -- 42,0 90,9 -- 32,2 -- | 13,4 12,7 0,7 3,5 2,1 0,7 0 0 | ||||||
TROUBLES TOUCHANT L’ORGANISME ENTIER | ||||||||||
Tableau 7 – Étude 2 : Pourcentage (%) des patients ayant eu des effets indésirables cliniquement notables pendant les traitements d’associationa
| Effet indésirable | Étude 2 | ||||||||||
IRINOTECAN + 5-FU/LV en perfusion, jours 1 et 2, toutes les 2 semaines n = 145 | 5-FU/LV en perfusion, jours 1 et 2, toutes les 2 semaines n = 143 | ||||||||||
| Grades 1 à 4 | Grades 3 et 4 | Grades 1 à 4 | Grades 3 et 4 | ||||||||
Asthénie Douleur Fièvre Infection | 57,9 64,1 22,1 35,9 | 9,0 9,7 0,7 7,6 | 48,3 61,5 25,9 33,6 | 4,2 8,4 0,7 3,5 | |||||||
TROUBLES MÉTABOLIQUESET NUTRITIONNELS ↑ Bilirubinémie | 19,1 | 3,5 | 35,9 | 10,6 | |||||||
TROUBLES CUTANÉS Syndrome d’enflure douloureuse des mains et des pieds Signes cutanés Alopéciec | 10,3 17,2 56,6 | 0,7 0,7 -- | 12,6 20,3 16,8 | 0,7 0 -- | |||||||
TROUBLES RESPIRATOIRES Dyspnée | 9,7 | 1,4 | 4,9 | 0 | |||||||
TROUBLES CARDIOVASCULAIRES Hypotension Accidents thromboemboliquesd | 3,4 11,7 | 1,4 -- | 0,7 5,6 | 0 -- | |||||||
- a. La gravité des effets indésirables repose sur lescritères de toxicité communsdu National Cancer Institute –
NCI CTC (version 1.0).
- b. Comprend: rhinite, salivationaccrue, myosis, larmoiements, transpirationprofuse, bouffées vasomotrices,
crampes abdominales ou diarrhée (survenant pendant ou peuaprès la perfusion de l’irinotécan).
- c. Perte totale des cheveux = grade 2
- d. Comprend: angine de poitrine, thrombose artérielle, infarctus cérébral, accident vasculaire cérébral, thrombophlébite profonde, embole dans un membre inférieur, arrêt cardiaque, infarctus du myocarde, ischémie myocardique, troubles vasculaires périphériques, embolie pulmonaire, mort subite, thrombophlébite, thrombose, troubles vasculaires.
Remarque : La survenue simultanée de certaines manifestations de toxicité (syndromes gastro-intestinaux et cardiovasculaires) peut avoir une incidence sur le tableau de toxicité.
Emploi de l’irinotécan en monothérapie
Schéma d’administration hebdomadaire
Durant 3 études cliniques portant sur le schéma d’administration hebdomadaire, 304 patients atteints d’un cancer métastatique du côlon ou du rectum qui avait récidivé ou avait évolué après un traitement à base de 5-FU ont été traités par IRINOTECAN.
Dix-sept patients sont morts au cours des 30 jours suivant l’administration d’IRINOTECAN. Dans 5 cas (1,6 %; 5/304), la mort pouvait être liée au médicament. Ces 5 patients ont présenté plusieurs complications médicales dont certaines sont connues comme étant des effets d’IRINOTECAN. Un de ces patients est mort d’une septicémie neutropénique sans fièvre. Une neutropénie fébrile (neutropénie de grade 4 et fièvre de grade 2 ou plus, selon la classification du NCI) a affecté 9 (3,0 %) autres patients. Ces patients se sont rétablis grâce aux soins de soutien. Treize (4,3 %) patients ont dû interrompre le traitement par IRINOTECAN du fait de complications médicales.
Des 304 patients, 119 (39,1 %) ont été hospitalisés 156 fois en tout à cause d’effets indésirables; dont 81 (26,6 %) en raison de réactions jugées liées à l’administration d’IRINOTECAN. Les raisons principales de l’hospitalisation liée au traitement étaient la diarrhée, avec ou sans nausées et/ou vomissements (18,4 %); la neutropénie ou la leucopénie, avec ou sans diarrhée et/ou fièvre (8,2 %); et les nausées et/ou les vomissements (4,9 %).
On a adapté la posologie d’IRINOTECAN pendant le cycle de traitement et au cours des cycles ultérieurs suivant la tolérance de chaque patient. La première dose administrée au cours d’au moins un cycle de traitement a été réduite chez 67 % des patients qui recevaient au départ une dose initiale de
125 mg/m2. Il a fallu réduire la dose dans 32 % des cycles de traitement entrepris à la dose initiale de 125 mg/m2. Les raisons le plus fréquemment invoquées pour réduire la dose étaient la diarrhée tardive, la neutropénie et la leucopénie.
Le tableau 8 présente les effets indésirables survenus chez les 304 participants aux 3 études.
Tableau 8 – Effets indésirables survenus chez plus de 10 % des 304 patients ayant déjà reçu un traitement contre un cancer métastatique du côlon ou du rectuma
Effets indésirables (regroupés selon leur nature) | % de patients signalantl’effet | ||||||||
| Grades 1 à 4 du NCI | Grades 3 et 4 du NCI | ||||||||
| TROUBLES DIGESTIFS | |||||||||
| Diarrhée (tardive)* | 87,8 | 30,6 | |||||||
| 7 à 9 selles/jour (grade 3) | -- | (16,4) | |||||||
| ≥ 10 selles/jour (grade 4) | -- | (14,1) | |||||||
| Nausées | 86,2 | 16,8 | |||||||
| Vomissements | 66,8 | 12,5 | |||||||
| Anorexie | 54,9 | 5,9 | |||||||
| Diarrhée (précoce) ⊥ | 50,7 | 7,9 | |||||||
| Constipation | 29,9 | 2,0 | |||||||
| Flatulence | 12,2 | 0 | |||||||
| Stomatite | 11,8 | 0,7 | |||||||
| Dyspepsie | 10,5 | 0 | |||||||
| TROUBLES SANGUINS | |||||||||
| Leucopénie | 63,2 | 28,0 | |||||||
| Anémie | 60,5 | 6,9 | |||||||
| Neutropénie | 53,9 | 26,3 | |||||||
| 0,5 à < 1,0 x 10⁹/L (grade 3) | -- | (14,8) | |||||||
| < 0,5 x 10⁹/L (grade 4) | -- | (11,5) | |||||||
| TROUBLES TOUCHANT L’ORGANISME ENTIER | |||||||||
| Asthénie | 75,7 | 12,2 | |||||||
| Crampes/douleurs abdominales | 56,9 | 16,4 | |||||||
| Fièvre | 45,4 | 0,7 | |||||||
| Douleur | 23,7 | 2,3 | |||||||
| Céphalées | 16,8 | 0,7 | |||||||
| Dorsalgie | 14,5 | 1,6 | |||||||
| Frissons | 13,8 | 0,3 | |||||||
| Infection mineure‡ | 14,5 | 0 | |||||||
| Œdème | 10,2 | 1,3 | |||||||
| Ballonnements | 10,2 | 0,3 | |||||||
Tableau 8 – Effets indésirables survenus chez plus de 10 % des 304 patients ayant déjà reçu un traitement contre un cancer métastatique du côlon ou du rectuma
Effets indésirables (regroupés selon leur nature) | % de patients signalantl’effet | ||||||
| Grades 1 à 4 du NCI | Grades 3 et 4 du NCI | ||||||
| TROUBLES MÉTABOLIQUES ET | |||||||
| NUTRITIONNELS | |||||||
| ↓ Poids corporel | 30,3 | 0,7 | |||||
| Déshydratation | 14,8 | 4,3 | |||||
| ↑ Phosphatases alcalines | 13,2 | 3,9 | |||||
| ↑ ALAT | 10,5 | 1,3 | |||||
| TROUBLES CUTANÉS | |||||||
| Alopécie | 60,5 | s. o.§ | |||||
| Transpiration | 16,4 | 0 | |||||
| Éruption cutanée | 12,8 | 0,7 | |||||
| TROUBLES RESPIRATOIRES | |||||||
| Dyspnée | 22,0 | 3,6 | |||||
| ↑ Toux | 17,4 | 0,3 | |||||
| Rhinite | 15,5 | 0 | |||||
| TROUBLES DU SYSTÈME NERVEUX | |||||||
| Insomnie | 19,4 | 0 | |||||
| Étourdissements | 14,8 | 0 | |||||
TROUBLES CARDIOVASCULAIRES Vasodilatation (bouffées vasomotrices) | 11,2 | 0 | |||||
a. La gravité des effets indésirables repose sur lescritères de toxicité communsdu National Cancer Institute –
NCI CTC (version 1.0).
* Survenant > 24 heures après l’administration d’IRINOTECAN
⊥ Survenant ≤ 24 heuresaprès l’administration d’IRINOTECAN
‡ Infections des voies respiratoires supérieuresprincipalement
§ Sans objet; perte totale des cheveux = grade 2 du NCI
Schéma d’administration toutes les 3 semaines
Un nombre total de 535 patients atteints d’un cancer métastatique du côlon ou du rectum qui avait évolué à la suite d’un traitement par le 5-FU ont participé aux 2 études de phase III : 316 patients ont reçu IRINOTECAN, 129, le 5-FU et les 90 autres ont reçu les meilleurs soins de soutien qui soient.
Onze patients (3,5 %) traités par IRINOTECAN sont morts au cours des 30 premiers jours de traitement. Dans 3 cas (1 %, 3/316), la mort était possiblement associée au traitement par IRINOTECAN et a été respectivement attribuée à une infection neutropénique, à une diarrhée de grade 4 et à une asthénie.
Un patient (0,8 %, 1/129) traité par le 5-FU est mort au cours des 30 premiers jours de traitement; sa mort a été attribuée à une diarrhée de grade 4.
Des effets indésirables graves ont exigé l’hospitalisation de 55 % (295/535) des patients au moins 1 fois, dont 60 % (188/316) de ceux qui recevaient IRINOTECAN, 63 % (57/90) de ceux qui recevaient les meilleurs soins de soutien, et 39 % (50/129) des sujets qui recevaient un traitement à base de 5-FU. Les effets indésirables ont entraîné l’abandon du traitement chez 8 % (25/316) des patients traités par IRINOTECAN et 7 % (9/129) de ceux recevant un traitement à base de 5-FU.
Le tableau 9 présente les effets indésirables de grade 3 et 4 signalés chez les 535 participants aux 2 études (V301 et V302) portant sur le schéma d’administration toutes les 3 semaines.
Tableau 9 – Pourcentage des patients ayant eu des effets indésirables de grade 3 ou 4 pendant les études comparatives portant sur l’administration d’IRINOTECAN toutes les 3 semainesa
| Effet indésirable | Étude V301 | Étude V302 | |||||||||||
IRINOTECAN n = 189 | MSS* n = 90 | IRINOTECAN n = 189 | MSS* n = 90 | ||||||||||
Pourcentage TOTAL d’effets indésirables de grade 3 ou 4 | 79,4 | 66,7 | 69,3 | 54,3 | |||||||||
| TROUBLES DIGESTIFS | |||||||||||||
| Diarrhée | 21,7 | 5,6 | 22,0 | 10,9 | |||||||||
| Vomissements | 13,8 | 7,8 | 14,2 | 4,7 | |||||||||
| Nausées | 13,8 | 3,3 | 11,0 | 3,9 | |||||||||
| Douleurs abdominales | 13,8 | 15,6 | 8,7 | 7,8 | |||||||||
| Constipation | 9,5 | 7,8 | 7,9 | 6,2 | |||||||||
| Anorexie | 5,3 | 6,7 | 5,5 | 3,9 | |||||||||
| Mucosite | 1,6 | 1,1 | 2,4 | 5,4 | |||||||||
| TROUBLES SANGUINS | |||||||||||||
| Leucopénie/neutropénie | 22,2 | 0 | 14,2 | 2,3 | |||||||||
| Anémie | 7,4 | 6,7 | 6,3 | 3,1 | |||||||||
| Hémorragie | 5,3 | 3,3 | 0,8 | 3,1 | |||||||||
| Thrombopénie | 1,1 | 0 | 3,9 | 1,6 | |||||||||
| Infection | |||||||||||||
| sans neutropénie de grade 3/4 | 8,5 | 3,3 | 0,8 | 3,9 | |||||||||
| avec neutropénie de grade 3/4 | 1,1 | 0 | 1,6 | 0 | |||||||||
| Fièvre | |||||||||||||
| sans neutropénie de grade 3/4 | 2,1 | 1,1 | 1,6 | 0 | |||||||||
| avec neutropénie de grade 3/4 | 2,1 | 0 | 3,9 | 1,6 | |||||||||
Tableau 9 – Pourcentage des patients ayant eu des effets indésirables de grade 3 ou 4 pendant les études comparatives portant sur l’administration d’IRINOTECAN toutes les 3 semainesa
| Effet indésirable | Étude V301 | Étude V302 | |||||||||||
IRINOTECAN n = 189 | MSS* n = 90 | IRINOTECAN n = 189 | MSS* n = 90 | ||||||||||
TROUBLES TOUCHANT L’ORGANISME ENTIER | |||||||||||||
| Douleur | 18,5 | 22,2 | 16,5 | 13,2 | |||||||||
| Asthénie | 14,8 | 18,9 | 13,4 | 11,6 | |||||||||
| SYNDROME CHOLINERGIQUE | 12,2 | 0 | 1,6 | 0 | |||||||||
TROUBLES MÉTABOLIQUES ET NUTRITIONNELS Troubles hépatiques‡ | 8,5 | 6,7 | 8,7 | 6,2 | |||||||||
| TROUBLES CUTANÉS | |||||||||||||
| Syndrome d’enflure | |||||||||||||
douloureuse des mains et des pieds | 1,6 | 0 | 0,8 | 4,7 | |||||||||
| Signes cutanés§ | 3,1 | ||||||||||||
| TROUBLES RESPIRATOIRES¶ | 10,1 | 7,8 | 4,7 | 7,0 | |||||||||
| TROUBLES DU SYSTÈME NERVEUX** | 12,2 | 13,3 | 8,7 | 3,9 | |||||||||
| TROUBLES CARDIOVASCULAIRES†† | 8,5 | 3,3 | 3,9 | 1,6 | |||||||||
| AUTRE‡‡ | 31,7 | 27,8 | 11,8 | 14,0 | |||||||||
a. La gravité des effets indésirables repose sur lescritères de toxicité communsdu National Cancer Institute –
NCI CTC (version 1.0).
* MSS = meilleurs soins de soutien qui soient
† Un des schémas suivants, comportant l’emploidu 5-FU, a été utilisé : (1) Leucovorine, 200 mg/m2 en perfusion de 2 heures; ensuite 5-FU en bolus i.v. de 400 mg/m2; puis 5-FU, 600 mg/m2 en perfusion continue de
22 heures, les jours 1 et 2, toutes les 2 semaines. (2) 5-FU à raison de 250 à 300 mg/m2/jour enperfusion continue étalée jusqu’à l’apparitionde signes de toxicité. (3) 5-FU à raison de 2 à 3 g/m2/jour en perfusion de 24 heures chaque semaine pendant 6 semaines avec ou sans leucovorine, à raison de 20 à 500 mg/m2/jour par voie i.v. chaque semaine pendant 6 semaines, suivide 2 semaines de repos avant le cycle suivant.
‡ Les troubleshépatiques comprennent desmanifestations telles que l’ascite et l’ictère .
§ Les signes cutanés comprennent des manifestations telles que l’éruption cutanée.
¶ Les troubles respiratoires comprennent des manifestations telles que la dyspnée et la toux.
** Les troubles du système nerveux comprennent des manifestations telles que la somnolence.
†† Les troubles cardiovasculaires comprennent des manifestations telles que les dysrythmies, l’ischémie et le dysfonctionnement cardiaque mécanique.
‡‡ Parmi les autres manifestations, citons les traumatismes accidentels, l’hépatomégalie, les syncopes, les vertiges et la perte de poids.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants
On ne dispose pas de données d’essais cliniques sur les effets indésirables du médicament chez les enfants.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
On ne dispose pas de données d’essais cliniques sur les effets indésirables peu fréquents du médicament.
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants
On ne dispose pas de données d’essais cliniques sur les effets indésirables peu fréquents du médicament chez les enfants.
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Données d’étude clinique
On ne dispose pas de données d’essais cliniques sur les résultats anormaux aux analyses de laboratoire.
Données après la commercialisation
On ne dispose pas de données d’essais cliniques sur les résultats anormaux aux analyses de laboratoire observés après la commercialisation.
8.5 Effets indésirables observés après la commercialisation
Les effets ci-après ont été signalés pendant l’utilisation d’IRINOTECAN en pratique clinique, après sa commercialisation.
De rares cas de colite, y compris de typhlite, de colite ulcéreuse et de colite ischémique, ont été observés. Les complications possibles sont une occlusion intestinale ou des manifestations décrites comme un mégacôlon toxique, des ulcères, des saignements, une obstruction et une infection. De rares cas de perforation de l’intestin ont été rapportés. Des cas d’occlusion intestinale non précédée d’une colite se sont aussi produits. Une antibiothérapie doit être amorcée dans les plus brefs délais chez les patients souffrant d’une occlusion intestinale (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Des cas de hoquet ont également été signalés.
Une hyponatrémie liée surtout à la diarrhée et aux vomissements a été observée dans de rares cas.
Des rapports font mention d’élévations des taux sériques de transaminases (ASAT et ALAT), de gamma- glutamyl transférase (GGT) et de bilirubine en l’absence de métastases hépatiques évolutives, ainsi que de rares cas de pancréatite symptomatique ou d’élévations asymptomatiques des taux d’enzymes hépatiques.
Des cas peu fréquents d’insuffisance rénale, d’hypotension ou de collapsus cardiovasculaire sont survenus chez des patients ayant présenté des épisodes de déshydratation liée à la diarrhée et⁄ou aux vomissements, ou ayant souffert de septicémie (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Des effets précoces, tels que des contractions ou des crampes musculaires et une paresthésie, ont été signalés.
Les effets respiratoires sévères sont rares. Les cas de pneumopathie interstitielle se manifestant par des infiltrats pulmonaires sont peu fréquents pendant un traitement par l’irinotécan. Des effets précoces tels qu’une dyspnée ont été rapportés (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
On a observé des accidents ischémiques du myocarde, mortels dans certains cas, chez des patients traités par IRINOTECAN. La majorité des patients touchés avaient déjà une maladie cardiaque, d’autres facteurs de risque connus de maladie cardiaque et/ou étaient traités en concomitance par un autre antinéoplasique cytotoxique (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Des troubles de la parole ont été signalés chez des patients traités par l’irinotécan (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux).
Des cas d’infections bactériennes, fongiques ou virales, parfois mortelles et/ou susceptibles d’engager le pronostic vital, ont été signalés à la suite de l’emploi d’IRINOTECAN, surtout lorsqu’il était associé à d’autres agents chimiothérapeutiques et/ou immunosuppresseurs.
9
INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le chlorhydrate trihydraté d’irinotécan est transformé en un métabolite actif, le SN-38, par une carboxylestérase et il est oxydé en 2 métabolites relativement inactifs (APC et NPC) par la CYP3A4. Le SN-38 est converti par glucuronoconjugaison en un conjugué inactif (voir 10
PHARMACOLOGIE
CLINIQUE, 10.3 Pharmacocinétique). Des interactions pharmacocinétiques médicament-médicament et médicament-herbe médicinale sont connues (voir le tableau 10). La plupart de ces interactions ont été attribuées à l’inhibition ou à l’induction de la CYP3A4, même si on croit que de nombreux mécanismes pourraient y contribuer (induction/inhibition de la carboxylestérase, de l’UDP-glucuronyl transférase 1A1 et des substances de transport des médicaments).
D’après les résultats d’études sur les interactions médicamenteuses in vitro, la biotransformation de l’irinotécan en son métabolite actif SN-38 par les carboxylestérases n’est pas inhibée par le
5-fluorouracile (5-FU). Les données tirées d’une étude clinique de phase I portant sur l’administration d’IRINOTECAN, du 5-FU et de la leucovorine (LV) à 26 patients porteurs de tumeurs solides indiquent que l’élimination de l’irinotécan et de son métabolite actif SN-38 n’est pas modifiée de façon substantielle lorsque ces médicaments sont administrés en concomitance. Aucune étude sur les interactions médicamenteuses in vivo ou in vitro n’a été effectuée pour évaluer l’influence de l’irinotécan sur l’élimination du 5-FU et de la LV.
L’irinotécan et son métabolite actif SN-38 sont métabolisés par l’isoenzyme 3A4 du cytochrome P450 humain (CYP3A4) et l’uridine diphosphate-glucuronosyltransférase 1A1 (UGT1A1).
L’administration concomitante d’irinotécan avec des inhibiteurs de la CYP3A4 (tels que la cimétidine, les antibiotiques de la classe des macrolides [azithromycine, clarithromycine, érythromycine], les antifongiques azolés [fluconazole, kétoconazole, itraconazole], le jus de pamplemousse et les bloqueurs des canaux calciques qui inhibent la CYP3A4 [vérapamil, diltiazem, nifédipine]) et/ou l’UGT1A1 pourrait entraîner une augmentation significative de l’exposition systémique à l’irinotécan et à son métabolite actif SN-38, de même que des effets toxiques.
Une telle interaction a été observée chez des cancéreux recevant en concomitance IRINOTECAN et du kétoconazole, un inhibiteur puissant de la CYP3A4. Chez ces patients, l’exposition relative à l’APC
(métabolite obtenu par l’action de la CYP3A4) était réduite de 87 %, tandis que l’exposition relative au métabolite actif SN-38 était augmentée de 100 %.
Les médecins doivent tenir compte de cette réalité lorsqu’ils administrent l’irinotécan avec ces agents.
L’exposition aux fluoroquinolones, telles que la ciprofloxacine ou la norfloxacine, peut être accrue chez les patients dont la fonction rénale est altérée par suite d’une déshydratation ou de complications d’un cancer colorectal. Chez ces patients, l’administration concomitante d’IRINOTECAN et d’antibiotiques de la classe des fluoroquinolones, qui inhibent la CYP3A4, pourrait causer une exposition accrue au SN-38 et augmenter la toxicité de l’irinotécan.
En outre, l’administration concomitante d’IRINOTECAN et d’inducteurs de la CYP3A4 (tels que la carbamazépine, le phénobarbital, la phénytoïne, les glucocorticostéroïdes et le millepertuis) entraîne une réduction de la concentration plasmatique du métabolite actif SN-38, ce qui pourrait avoir un effet nuisible sur l’issue du traitement. Une telle interaction a été observée chez des cancéreux recevant en concomitance IRINOTECAN et du millepertuis, et IRINOTECAN et de la phénytoïne.
Il faut aussi consulter les renseignements thérapeutiques sur les médicaments concomitants pour repérer les risques d’interactions possibles.
9.3 Interactions médicament-comportement
Les interactions avec les comportements n’ont pas été établies.
9.4 Interactions médicament-médicament
Tableau 10 – Interactions médicament-médicament établies ou potentielles
| Dénomination commune | Source des données | Effet | Commentaire clinique | |||||||
| Inhibiteurs de la CYP3A4 | Risque de toxicité accrue | |||||||||
| Antifongiques azolés | Voir 2 CONTRE-INDICATIONS | |||||||||
| Kétoconazole | EC | ↑d’environ 110 % du SN-38 ↓ d’environ 90 % de l’APC | ||||||||
| Fluconazole, itraconazole | T | |||||||||
| Cimétidine | T | Voir 7 MISES EN GARDE ET PRÉCAUTIONS | ||||||||
| Antibiotiques de la classe des fluoroquinolones | ||||||||||
| Ciprofloxacine, norfloxacine | T | |||||||||
| Antibiotiques de la classe des macrolides | ||||||||||
Azithromycine, clarithromycine, érythromycine | T | |||||||||
| Bloqueurs des canaux calciques | ||||||||||
Diltiazem, vérapamil, nifédipine | T | |||||||||
| Jus de pamplemousse | T | |||||||||
| Sulfate d’atazanavir | T | Voir la monographie du sulfate d’atazanavir et les renseignements ci- après | ||||||||
| Inducteurs de la CYP3A4 | Risque d’efficacité moindre | |||||
| Anticonvulsants | Voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES, 9.6 Interactions médicament- plante médicinale | |||||
| Carbamazépine, phénobarbital, phénytoïne | EC, C | ↓ d’environ 60 % de l’irinotécan ↓ d’environ 75 % du SN-38 | ||||
| Millepertuis | C | ↓ d’environ 40 % du SN-38 | ||||
| Glucocorticostéroïdes | ||||||
| Dexaméthasone | T | |||||
| Rifampine | T | |||||
Niveau de preuve; C = description de cas, EC = essai clinique, T = théorique
La dose initiale appropriée pour les patients prenant des médicaments ayant un effet, connu ou probable, sur la cinétique d’IRINOTECAN n’a pas été définie formellement. L’administration concomitante d’antifongiques azolés et d’irinotécan est contre-indiquée, et les patients doivent cesser de prendre du kétoconazole au moins 1 semaine avant le début de leur traitement par IRINOTECAN (voir 2 CONTRE-INDICATIONS). Les patients ne doivent pas boire de jus de pamplemousse durant le traitement. Si la prise d’anticonvulsivants est nécessaire, le recours à des anticonvulsivants non inducteurs enzymatiques, comme traitement initial ou de remplacement, doit être envisagé au moins 1 semaine avant le début du traitement par IRINOTECAN chez les patients concernés. L’administration concomitante d’IRINOTECAN avec du sulfate d’atazanavir, un inhibiteur de la CYP3A4 et de l’UGT1A1, risque d’augmenter l’exposition systémique au SN-38, le métabolite actif de l’irinotécan. Les médecins doivent tenir compte de cette réalité lorsqu’ils administrent ces médicaments en concomitance (voir
7 MISES EN GARDE ET PRÉCAUTIONS
).
Interactions pharmacodynamiques
Antinéoplasiques : On peut s’attendre à ce que les effets indésirables d’IRINOTECAN, tels que la dépression médullaire et la diarrhée, soient aggravés par l’association d’autres antinéoplasiques ayant des effets indésirables similaires.
Laxatifs : On peut s’attendre à ce que la fréquence ou l’intensité de la diarrhée soient aggravées par l’emploi de laxatifs pendant le traitement par IRINOTECAN.
Diurétiques : L’administration de diurétiques doit être surveillée de près, à cause du risque de déshydratation consécutive aux vomissements et/ou à la diarrhée entraînés par IRINOTECAN. Le médecin pourrait envisager de suspendre la prise de diurétiques pendant l’administration d’IRINOTECAN, et doit le faire absolument en présence de vomissements ou de diarrhée.
Dexaméthasone : On a signalé des cas de lymphocytopénie chez des patients traités par IRINOTECAN. Il est possible que la probabilité de cet effet ait été accrue par l’administration de dexaméthasone en prophylaxie des vomissements. Cependant, les comptes rendus ne font état d’aucune infection opportuniste grave, et aucune complication n’a été imputée précisément à la lymphocytopénie.
On a rapporté des cas d’hyperglycémie chez les patients traités par IRINOTECAN. Cet effet a généralement été observé chez des personnes ayant des antécédents de diabète sucré ou d’intolérance au glucose avant l’administration d’IRINOTECAN. Il est probable que la dexaméthasone, administrée à titre d’agent antiémétique, ait contribué à l’apparition de l’hyperglycémie chez certains patients.
Prochlorpérazine : La fréquence d’acathisie dans les études cliniques portant sur le schéma d’administration hebdomadaire était plus élevée (8,5 %, 4 patients sur 47) quand la prochlorpérazine était administrée le même jour que IRINOTECAN que lorsque ces 2 médicaments étaient administrés des jours différents (1,3 %, 1 patient sur 80). Toutefois, la fréquence de 8,5 % se situe dans l’intervalle signalé en ce qui a trait au traitement par la prochlorpérazine administré dans le cadre de la prémédication d’autres chimiothérapies.
Agents de blocage neuromusculaire : On ne peut écarter la possibilité d’une interaction entre IRINOTECAN et les agents de blocage neuromusculaire. Comme d’autres médicaments dotés d’une activité anticholinestérase, l’irinotécan peut prolonger le blocage neuromusculaire engendré par le suxaméthonium et exercer un effet antagoniste sur le blocage neuromusculaire obtenu avec des médicaments non dépolarisants.
Bevacizumab : Les résultats d’un essai consacré à l’examen des interactions médicamenteuses n’a révélé aucun effet notable du bevacizumab sur l’ASC0-dernière de l’irinotécan et de son métabolite actif, le SN-38. Dans le cadre d’un essai clinique de phase III, on a rapporté une légère augmentation des cas de diarrhée et de leucopénie à titre d’effets indésirables chez les patients traités par AVASTIN en association avec l’IFL, comparativement aux patients ayant reçu l’IFL seulement. On doit ajuster la dose d’irinotécan selon les indications chez les patients atteints de diarrhée, de leucopénie ou de neutropénie sévères liées au traitement associant AVASTIN et l’irinotécan.
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Millepertuis : Chez les patients prenant IRINOTECAN et du millepertuis en concomitance, l’exposition au métabolite actif SN-38 est réduite d’environ 40 %. La prise de millepertuis doit être interrompue au moins 1 semaine avant le premier cycle d’IRINOTECAN (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
9.7 Interactions médicament-épreuves de laboratoire
On ne connaît pas d’interaction entre IRINOTECAN et les épreuves de laboratoire.
10
PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le chlorhydrate trihydraté d’irinotécan est un agent antinéoplasique de la catégorie des inhibiteurs de la topoisomérase I. L’irinotécan est un dérivé semi-synthétique de la camptothécine, un alcaloïde extrait de plantes telles que Camptotheca acuminata. Les camptothécines interagissent spécifiquement avec l’enzyme topoisomérase I, qui détend le brin hélicoïdal de l’ADN en induisant des cassures réversibles à simple brin. L’irinotécan et son métabolite actif, le SN-38, se lient au complexe topoisomérase I-ADN et empêchent la réparation de ces cassures à simple brin.
L’irinotécan est le précurseur hydrosoluble du métabolite lipophile SN-38, qui est formé à partir de l’irinotécan principalement par l’intermédiaire des carboxylestérases hépatiques. Le métabolite SN-38 est environ 1000 fois plus puissant que l’irinotécan en tant qu’inhibiteur de la topoisomérase I purifiée provenant de lignées de cellules tumorales d’êtres humains et de rongeurs. La contribution précise du SN-38 à l’activité d’IRINOTECAN chez l’être humain n’a pas été pleinement établie. L’irinotécan et le SN- 38 existent sous forme de lactones actives et d’anions hydroxyacide inactifs. Un pH acide favorise la formation de lactones, alors qu’un pH alcalin favorise celle d’anions hydroxyacide.
10.2 Pharmacodynamie
On ne dispose d’aucun renseignement à ce sujet.
10.3 Pharmacocinétique
Après une perfusion intraveineuse d’IRINOTECAN chez l’être humain, le taux plasmatique de l’irinotécan décroît de façon multiexponentielle. Le tableau 11 présente une récapitulation des valeurs moyennes des paramètres pharmacocinétiques de l’irinotécan et du SN-38 observées chez des patients souffrant d’un cancer métastatique du côlon et du rectum (dose de 125 ou de 340 mg/m2).
Tableau 11 – Récapitulation des valeurs moyennes des paramètres pharmacocinétiques (± écart- type) de l’irinotécan et du SN-38 observées chez des patients porteurs de tumeurs solides
| 125 mg/m2 (n = 64) | 340 mg/m2 (n = 6) | |||||||||||||||
| Irinotécan | SN-38 | Irinotécan | SN-38 | |||||||||||||
| Cmax (ng/mL) | 1660 (± 797) | 26,3 (± 11,9) | 3392 (± 874) | 56,0 (± 28,2) | ||||||||||||
| ASC0-24 (ng•h/mL) | 10 200 (± 3270) | 229 (± 108) | 20 604 (± 6027) | 474 (± 245) | ||||||||||||
| t1/2 (h) | 5,8* (± 0,7) | 10,4* (± 3,1) | 11,7† (± 1,0) | 21,0† (± 4,3) | ||||||||||||
| Vsurf. (L/m2) | 110 (± 48,5) | - | 234 (± 69,6) | - | ||||||||||||
| CL (L/h/m2) | 13,3 (± 6,01) | - | 13,9 (± 4,00) | - | ||||||||||||
Cmax : Concentration plasmatique maximale
ASC0-24 : Aire sous la courbe de la concentration plasmatique de 0 à 24 heures après la perfusion t1/2 : Demi-vie d’éliminationterminale
Vsurf. : Volume de distribution enphase d’élimination terminale
CL : Clairance corporelle totale
* : Échantillons de plasma prélevés pendant 24 heures suivant la fin de la perfusion de 90 minutes
† : Échantillons de plasma prélevés pendant 48 heures suivant la fin de la perfusion de 90 minutes. En raison de la période de prélèvement plus longue, ces valeurs illustrent de façon plus précise les demi- vies terminales d’élimination de l’irinotécan et du SN-38.
Dans l’intervalle posologique recommandé allant de 50 à 350 mg/m2, l’ASC de l’irinotécan augmente de façon linéaire avec la dose. L’ASC du SN-38 augmente moins que proportionnellement avec la dose. Le pourcentage de liaison de l’irinotécan aux protéines plasmatiques est modéré (de 30 à 68 %). Le SN-38 se lie aux protéines plasmatiques chez l’être humain dans une proportion de 95 %, principalement à l’albumine.
Le devenir de toute la dose d’irinotécan administrée chez l’être humain n’est pas totalement connu. L’irinotécan (CPT-11) subit une importante conversion métabolique par divers systèmes enzymatiques, dont celui des estérases, pour devenir son métabolite actif, le SN-38, qui subit ensuite une glucuroconjugaison par l’UGT1A1 pour devenir son métabolite inactif (glucuronide), le SN-38G. L’irinotécan (CPT-11) peut également subir un métabolisme oxydatif médié par l’isoenzyme CYP3A4 et se transformer en plusieurs produits oxydés inactifs sur le plan pharmacologique, dont un peut être hydrolysé par des carboxylestérases pour ensuite libérer le SN-38. L’activité enzymatique de l’UGT1A1 est réduite chez les personnes présentant certains polymorphismes génétiques, comme UGT1A1*28.
Environ 10 % de la population nord-américaine est homozygote pour l’allèle UGT1A1*28 (aussi appelé
UGT1A1 7/7).
Au cours d’une étude prospective, durant laquelle l’irinotécan a été administré en monothérapie (350 mg/m2), une fois toutes les 3 semaines, les patients homozygotes pour l’allèle UGT1A1*28
(UGT1A1 7/7) ont eu des expositions générales plus élevées au SN-38 que ceux qui étaient homozygotes pour l’allèle UGT1A1 de type sauvage (UGT1A1*1/*1) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système sanguin et lymphatique et 8 EFFETS INDÉSIRABLES, Troubles sanguins). L’excrétion urinaire de l’irinotécan (de 11 à 20 %), du SN-38 (< 1 %) et du glucuronide de SN-38 (3 %) est faible.
L’irinotécan est oxydé par l’isoenzyme 3A4 du cytochrome P450 (CYP3A4) pour former 2 métabolites relativement inactifs : l’APC (7-éthyl-l0-[4-N-(5-acide aminopentanoïque)-l-pipéridino]- carbonyloxycamptothécine) et la NPC (7-éthyl-l0-(4 amino-1-pipéridino) carbonyloxycamptothécine), un métabolite moins important (voir le schéma ci-dessous).
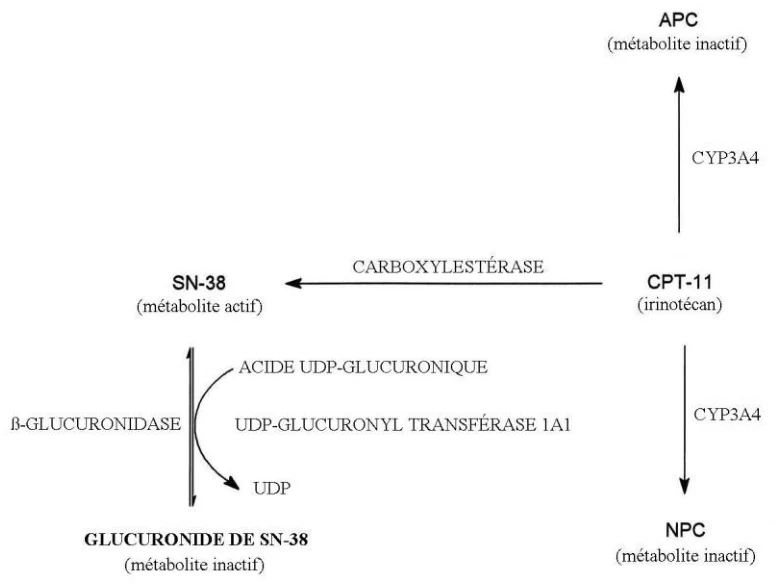
Au cours d’une étude sur la pharmacocinétique de l’irinotécan, où les sujets ont reçu une dose initiale de 125 mg/m2, la demi-vie terminale du médicament s’est révélée significativement supérieure sur le plan statistique chez les sujets de 65 ans ou plus comparativement aux patients de moins de 65 ans (6,0 heures versus 5,5 heures, respectivement). L’ASC0-24 , corrigée selon la dose, s’est révélée supérieure de 14,8 % et la Cmax de 11,3 %, alors que la clairance s’est révélée inférieure de 17,5 % chez les sujets de 65 ans ou plus, comparativement aux patients de moins de 65 ans. En outre, l’ASC0-24 du SN-38 corrigée selon la dose s’est révélée supérieure de 11,2 % chez les sujets de 65 ans ou plus, comparativement aux patients de moins de 65 ans, mais cette différence n’était pas statistiquement significative.
Dans une autre étude sur la pharmacocinétique menée en mode prospectif pour évaluer la toxicité de l’irinotécan en fonction de l’âge, aucune différence statistiquement significative n’a été décelée en ce qui a trait aux paramètres pharmacocinétiques de l’irinotécan entre les sujets de 65 ans ou plus et ceux de moins de 65 ans, après l’administration d’une seule dose de 125 mg/m2. La Cmax et l’ASC0-24 de l’irinotécan mesurées chez les patients de 65 ans ou plus se sont révélées inférieures de 0,7 % et de
0,3 %, respectivement, à celles mesurées chez les patients de moins de 65 ans. Chez les patients de 65 ans ou plus, la Cmax et l’ASC0-24 du SN-38 se sont révélés inférieure de 1,8 % et supérieure de 0,8 %, respectivement, à celles mesurées chez les moins de 65 ans, alors que la Cmax et l’ASC0-24 du SN-38 glucuronoconjugué se sont révélées inférieures de 1,0 % et de 3,1 %, respectivement, à celles mesurées chez les patients de moins de 65 ans.
Rien n’explique ces résultats contradictoires entre les 2 études. Il est conseillé cependant d’user d’une prudence particulière en clinique quand on administre de l’irinotécan aux personnes âgées étant donné que parmi ce groupe d’âge, les effets toxiques du médicament risquent d’être moins bien tolérés. Voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES.
Populations particulières et états pathologiques
- Sexe : On n’a pas noté d’influence cliniquement importante liée au sexe sur le comportement pharmacocinétique de l’irinotécan.
- Origine ethnique : L’influence de l’appartenance ethnique n’a pas été étudiée.
- Insuffisance hépatique : La clairance de l’irinotécan est réduite chez les patients dont la fonction hépatique est altérée, alors que l’exposition relative au métabolite actif SN-38 est accrue. L’intensité de ces effets est proportionnelle au degré d’insuffisance hépatique, tel qu’il est mesuré par les élévations des concentrations sériques de bilirubine totale et de transaminases (voir 4 POSOLOGIE ET ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS).
Insuffisance rénale : L’influence de l’insuffisance rénale sur le comportement
pharmacocinétique de l’irinotécan n’a pas été officiellement étudiée.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à une température ambiante contrôlée allant de 15 à 30 °C, à l’abri de la lumière et du gel. IRINOTECAN (chlorhydrate d’irinotécan injectable) est offert en fiole de polypropylène de couleur ambrée, sous emballage-coque pour éviter qu’elle ne se brise. Il est recommandé de conserver la fiole dans la boîte jusqu’au moment de l’utilisation.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Comme pour les autres agents anticancéreux potentiellement toxiques, il faut faire preuve de prudence lors de la manipulation et de la préparation de solutions pour perfusion contenant IRINOTECAN (chlorhydrate d’irinotécan injectable). La préparation d’IRINOTECAN doit s’effectuer dans une hotte à flux laminaire vertical. Il est recommandé de porter des gants, des lunettes de sécurité et des vêtements de protection. Si la solution d’IRINOTECAN entre en contact avec la peau, se laver la peau immédiatement et abondamment avec de l’eau et du savon. En cas de contact avec les muqueuses, rincer abondamment à l’eau. Tous les déchets ayant été en contact avec IRINOTECAN doivent être triés, placés dans un contenant hermétique et incinérés de façon appropriée.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Chlorhydrate d’irinotécan
Nom chimique : Monochlorhydrate de 1,4′-bipipéridine-1′- carboxylate de (S)-4,11-diéthyl-3,4,12,14- tétrahydro-4-hydroxy-3,14-dioxo-1H-pyrano[3′,4:6,7]indolizino[1,2-b]quinoléin-9-yle trihydrate
Formule moléculaire et masse moléculaire : C33H38N4O6⋅HCl⋅3H2O; 677,19 g/mol Formule développée :
Propriétés physicochimiques :
Description : Poudre cristalline jaune ou jaune pâle, qui fond en se décomposant à 256,5 °C. Coefficient de partage en milieu acide (pH < 6) de 0,03 et en milieu alcalin (pH > 9) de 0,05.
Solubilité : Soluble dans l’eau, mais peu soluble dans les solvants organiques.
14 ÉTUDES CLINIQUES
14.1 Plan et caractéristiques démographiques des études
L’utilisation d’IRINOTECAN (chlorhydrate d’irinotécan injectable) associé au 5-FU, à la LV et employé seul a fait l’objet d’études cliniques (voir 4 POSOLOGIE ET ADMINISTRATION). Le traitement d’association a été administré 1 fois par semaine et 1 fois toutes les 2 semaines, tandis que l’irinotécan employé seul l’a été 1 fois par semaine et 1 fois toutes les 3 semaines. Les études cliniques portant sur l’emploi de l’irinotécan en association et en monothérapie sont décrites ci-dessous.
Traitement de première intention du cancer métastatique du côlon ou du rectum
Les résultats de 2 études cliniques multicentriques, multinationales, de phase III, comparatives et avec répartition aléatoire appuient l’utilisation d’IRINOTECAN (chlorhydrate d’irinotécan injectable) en association avec le 5-FU et la LV pour le traitement de première intention du cancer métastatique du côlon ou du rectum. Pendant ces 2 études, l’association d’IRINOTECAN avec le 5-FU et la LV a été comparée à l’association 5-FU/LV.
L’étude 1 visait à comparer l’association IRINOTECAN/5-FU/LV administrée en bolus 1 fois par semaine à l’association standard 5-FU/LV administrée en bolus quotidien pendant 5 jours
toutes les 4 semaines; cette étude comprenait par ailleurs un groupe recevant IRINOTECAN seul
1 fois par semaine.
- L’étude 2 visait à évaluer 2 modes d’administration du 5-FU/LV par perfusion, avec ou sans IRINOTECAN. On a administré une antibiothérapie prophylactique par une fluoroquinolone pendant 7 jours aux patients présentant une diarrhée persistant pendant plus de 24 heures malgré la prise de lopéramide ou si la diarrhée s’accompagnait de fièvre. Le traitement par une fluoroquinolone par voie orale a également été mis en route chez les patients dont le nombre de polynucléaires neutrophiles était inférieur à 500/mm3, même en l’absence de fièvre ou de diarrhée.
Pendant ces 2 études, des médicaments tels que des antiémétiques, de l’atropine et du lopéramide ont été administrés en concomitance aux patients pour prévenir et/ou maîtriser les symptômes liés au traitement. Les patients ont également reçu une antibiothérapie par voie intraveineuse en cas de diarrhée persistante, de fièvre ou d’occlusion intestinale.
Tableau 12 – Résumé des données démographiques dans les études cliniquessur le traitement de première intention du cancer métastatique du côlon ou du rectum
No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe (Femmes/ hommes [%]) | ||||||
| 1 | Étude multicentrique, multinationale, de phase III, comparative et avec répartition aléatoire | IRINOTECAN + 5-FU/LV en bolus, 1 fois par semaine x 4, toutes les 6 semaines | 231 | 62 (25-85) | 34/65 | ||||||
5-FU/LV en bolus, 1 fois par jour x 5, toutes les 4 semaines | 226 | 61 (19-85) | 45/54 | ||||||||
IRINOTECAN 1 fois par semaine x 4, toutes les 6 semaines | 226 | 61 (30-87) | 35/64 | ||||||||
| 2 | Étude multicentrique, multinationale, de phase III, comparative et avec répartition aléatoire | IRINOTECAN + 5-FU/LV en perfusion | 198 | 62 (27-75) | 33/67 | ||||||
| 5-FU/LV en perfusion | 187 | 59 (24-75) | 47/53 | ||||||||
Cancer métastatique du côlon ou du rectum récidivant ou évolutif
Schéma d’administration hebdomadaire
Les données provenant de 3 études ayant porté sur l’emploi d’IRINOTECAN en monothérapie chez 304 patients sont favorables à cette démarche dans le traitement du cancer métastatique du côlon ou du rectum qui récidive ou continue d’évoluer après un traitement à base de 5-FU. Durant chacune des études cliniques, IRINOTECAN a été administré par cycles répétés de 6 semaines, à raison d’une seule dose hebdomadaire pendant 4 semaines, suivies de 2 semaines de repos. Les doses initiales administrées étaient de 100, 125 et 150 mg/m2.
Durant les 3 études, 193 des 304 patients ont d’abord reçu la dose initiale recommandée de 125 mg/m2. Chez ces 193 patients, on a observé 2 réponses thérapeutiques complètes et 27 réponses partielles, pour un taux global de réponse de 15,0 % (intervalle de confiance à 95 %, de 10,0 à 20,1 %).
Tableau 13 – Résumé des données démographiques dans les études cliniques sur le traitement du cancer métastatique du côlon ou du rectum récidivant ou évolutif – schéma d’administration hebdomadaire
No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n)1 | Âge moyen (Tranche) | Sexe |
| 1 | Étude sur un seul agent | IRINOTECAN – administré par voie intraveineuse à raison d’une dose hebdomadaire de 100 mg/m2 pendant 4 semaines, suivies de | Inconnu | Inconnu | Femmes et hommes (pourcentages respectifs inconnus) |
| 2 semaines de repos | |||||
| 2 | Étude sur | IRINOTECAN – | 193 | Inconnu | Femmes et |
un seul agent | administré par voie intraveineuse à raison d’une dose hebdomadaire de 125 mg/m2 pendant 4 semaines, suivies de | hommes (pourcentages respectifs inconnus) | |||
| 2 semaines de repos | |||||
| 3 | Étude sur un seul agent | IRINOTECAN – administré par voie intraveineuse à raison d’une dose hebdomadaire de 150 mg/m2 pendant 4 semaines, suivies de | Inconnu | Inconnu | Femmes et hommes (pourcentages respectifs inconnus) |
| 2 semaines de repos |
- 1. Nombre total de sujets pour les trois études : 304.
Schéma d’administration toutes les 3 semaines
Les résultats de 2 études cliniques de phase III, multicentriques et avec répartition aléatoire appuient l’utilisation d’IRINOTECAN en présence de cancer métastatique du côlon ou du rectum qui a évolué après un traitement par le 5-FU. L’administration d’IRINOTECAN en deuxième intention, en association avec les meilleurs soins de soutien qui soient, a été comparée durant la première étude (V301) au recours aux meilleurs soins de soutien seulement et, durant la deuxième étude (V302), à la perfusion de 5-FU. Dans les 2 cas, le paramètre principal était le taux de survie. La répartition aléatoire a visé
535 patients recrutés dans 94 centres en Europe, au Moyen-Orient et en Afrique du Sud. IRINOTECAN a été administré à une dose initiale de 350 mg/m2 par perfusion de 90 minutes, 1 fois toutes les
3 semaines. Les patients âgés de 70 ans ou plus, ou dont l’indice fonctionnel était de 2 (suivant la classification de l’OMS), ont reçu une dose initiale de 300 mg/m2. La plus forte dose totale autorisée s’élevait à 700 mg.
La réduction de la dose et/ou le report de l’administration était autorisé en cas de signes de toxicité sanguine et/ou non sanguine sévère survenant pendant le traitement. Les agents antiémétiques, l’atropine et le lopéramide ont été fournis au besoin. En cas de diarrhée tardive durant plus de
24 heures malgré l’administration de lopéramide, les patients ont reçu une antibiothérapie par une fluoroquinolone à titre préventif pendant 7 jours. Les patients devaient faire l’objet d’une évaluation de suivi toutes les 3 à 6 semaines pendant 1 an.
Tableau 14 – Résumé des données démographiques dans les études cliniques sur le traitement du cancer métastatique du côlon ou du rectum récidivant ou évolutif – schéma d’administration toutes les 3 semaines
No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) |
| V301 | Étude multicentrique de phase III avec répartition aléatoire | IRINOTECAN en deuxième intention, en association avec les meilleurs soins de soutien, comparativement aux meilleurs soins de soutien seulement : IRINOTECAN administré à une dose initiale de 350 mg/m2 par perfusion de 90 minutes 1 fois toutes les 3 semaines IRINOTECAN administré à une dose initiale de 300 mg/m2 par perfusion de 90 minutes 1 fois toutes les 3 semaines | 535 | Inconnu 70 ans ou plus |
| IRINOTECAN en deuxième intention, en | ||||
| association avec les meilleurs soins de | ||||
| Étude | soutien, comparativement à la perfusion | |||
| multicentrique | de 5-FU : | |||
| V302 | de phase III avec répartition | IRINOTECAN administré à une dose initiale de 350 mg/m2 par perfusion de 90 minutes 1 fois toutes les 3 semaines | 535 | Inconnu |
| aléatoire | IRINOTECAN administré à une dose | |||
initiale de 300 mg/m2 par perfusion de 90 minutes 1 fois toutes les 3 semaines | 70 ans ou plus |
- 14.2 Résultats de l’étude
Traitement de première intention du cancer métastatique du côlon ou du rectum
Dans le cadre des 2 études, IRINOTECAN/5-FU/LV a produit une amélioration significativement plus importante des taux de réponse tumorale objective, de l’intervalle sans progression de la tumeur et du taux de survie que le 5-FU/LV employé seul. Ces différences quant à la survie ont été observées malgré le traitement de deuxième intention administré à la majorité des patients des 2 groupes, notamment lors du passage des groupes témoins aux schémas comprenant IRINOTECAN. Durant les études 1 et 2, 56 et 34 %, respectivement, des patients qui avaient reçu l’association 5-FU/LV ont aussi reçu IRINOTECAN en deuxième intention. Le tableau 15 décrit les caractéristiques des patients et les principaux résultats relatifs à l’efficacité.
Tableau 15 – Schémas posologiques des traitements d’association : résultats des études
| Étude 1 | Étude 2 | ||||||||||||||||||
IRINOTECAN + 5-FU/LV en bolus, 1 f.p.s. x 4, toutes les 6 semaines | 5-FU/LV en bolus, 1 f.p.j. x 5, toutes les 4 semaines | IRINOTECAN 1 f.p.s. x 4, toutes les 6 semaines | IRINOTECAN + 5-FU/LV en perfusion | 5-FU/LV en perfusion | |||||||||||||||
| Indice fonctionnel (%) | |||||||||||||||||||
| 0 | 39 | 41 | 46 | 51 | 51 | ||||||||||||||
| 1 | 46 | 45 | 46 | 42 | 41 | ||||||||||||||
| 2 | 15 | 13 | 8 | 7 | 8 | ||||||||||||||
| Tumeur primitive (%) | |||||||||||||||||||
| Côlon | 81 | 85 | 84 | 55 | 65 | ||||||||||||||
| Rectum | 17 | 14 | 15 | 45 | 35 | ||||||||||||||
| Intervalle médian entre le diagnostic et | 1,9 | 1,7 | 1,8 | 4,5 | 2,7 | ||||||||||||||
| la répartition aléatoire | |||||||||||||||||||
(mois, valeurs extrêmes) | (0-161) | (0-203) | (0,1-185) | (0-88) | (0-104) | ||||||||||||||
| Traitement adjuvant préalable par le 5-FU (%) | |||||||||||||||||||
| Non | 89 | 92 | 90 | 74 | 76 | ||||||||||||||
| Oui | 11 | 8 | 10 | 26 | 24 | ||||||||||||||
Durée médiane du traitement à l’étudea (mois) | 5,5 | 4,1 | 3,9 | 5,6 | 4,5 | ||||||||||||||
| Intensité de dose relative médiane (%)a | |||||||||||||||||||
| Irinotécan | 72 | -- | 75 | 87 | -- | ||||||||||||||
| 5-FU | 71 | 86 | -- | 86 | 93 | ||||||||||||||
| Résultats relatifs à l’efficacité | |||||||||||||||||||
| Tumeur objective confirmée | 39 | 21 | 18 | 35 | 22 | ||||||||||||||
| Taux de réponseb (%) | (p < 0,0001)c | (p < 0,005)c | |||||||||||||||||
| Intervalle médian sans progression de la tumeurd | 7 | 4,3 | 4,2 | 6,7 | 4,4 | ||||||||||||||
| (mois) | (p = 0,004)d | (p < 0,001)d | |||||||||||||||||
| Survie médiane | 14,8 | 12,6 | 12 | 17,4 | 14,1 | ||
| (mois) | (p < 0,05)d | (p < 0,05)d | |||||
- a. Étude 1 : n = 225 (IRINOTECAN/5-FU/LV), n = 219 (5-FU/LV), n = 223 (IRINOTECAN) Étude 2 : n = 199 (IRINOTECAN/5-FU/LV), n = 186 (5-FU/LV)
- b. Confirmée > 4 à 6 semainesaprès la première indication de réponse objective
- c. Test chi2
- d. Test de Mantel-Haenzel
f.p.s. = fois par semaine
On a observé une amélioration au sein du groupe recevant le traitement d’association contenant IRINOTECAN par rapport au groupe traité par le 5-FU/LV à l’évaluation des taux de réponse et de l’intervalle sans progression de la tumeur dans les sous-groupes stratifiés suivant certaines caractéristiques démographiques et pathologiques (âge, sexe, origine ethnique, indice fonctionnel, stade du cancer dans les organes atteints, intervalle depuis le diagnostic du cancer, traitement adjuvant antérieur et résultats anormaux aux épreuves de laboratoire initiales ).
La figure 1 et la figure 2 illustrent respectivement les courbes de survie de Kaplan-Meier obtenues chez les participants aux études 1 et 2 recevant les associations IRINOTECAN/5-FU/LV et 5-FU/LV.
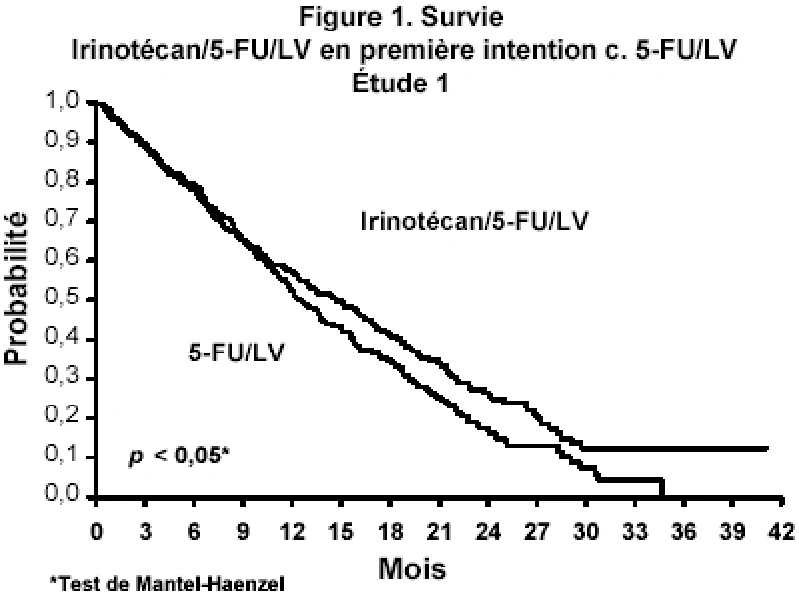
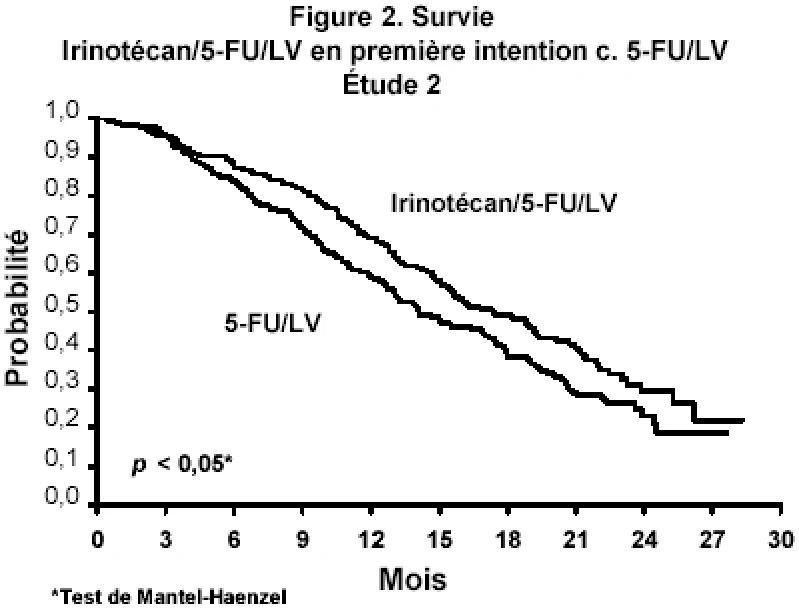
La figure 3 et la figure 4 illustrent respectivement les courbes de Kaplan-Meier relatives à l’intervalle sans progression de la tumeur obtenues chez les participants aux études 1 et 2 recevant les associations IRINOTECAN/5-FU/LV et 5-FU/LV.
Figure 3. Intervalle sans progression de la tumeur (Étude 1)
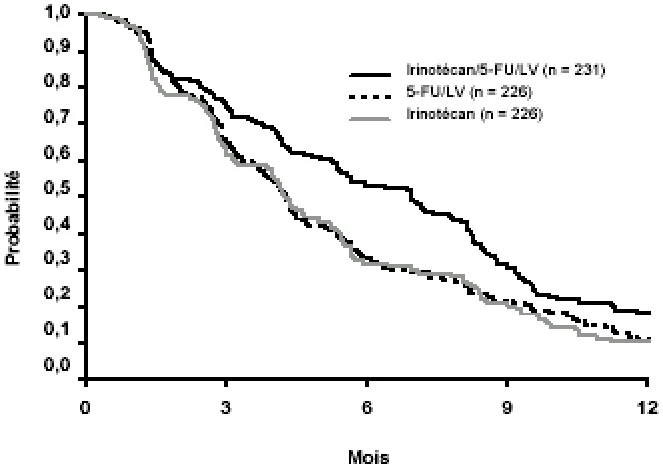
Figure 4. Intervalle sans progression de la tumeur (Étude 2)
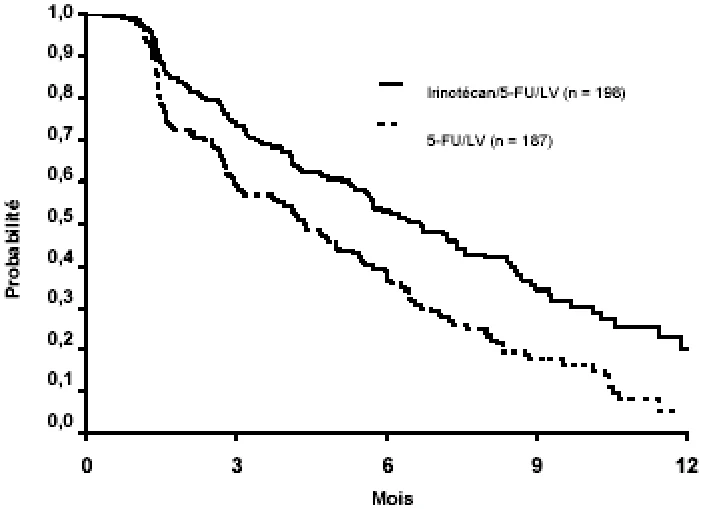
On a utilisé un modèle de régression de Cox pour comparer l’effet du traitement par IRINOTECAN/5- FU/LV à celui du 5-FU/LV sur l’intervalle sans progression de la tumeur et sur la survie, compte tenu de caractéristiques initiales préétablies. Les facteurs qui permettaient le mieux de prévoir une amélioration de la survie grâce à IRINOTECAN/5-FU/LV étaient les suivants: un taux de lacticodéshydrogénase sérique normal et un meilleur indice fonctionnel.
Lors de l’étude 1, IRINOTECAN/5-FU/LV s’est accompagné d’une baisse de 36 % du risque de progression tumorale ainsi que d’une baisse de 20 % du risque de mortalité par rapport au traitement par le 5-FU/LV. Lors de l’étude 2, IRINOTECAN/5-FU/LV s’est accompagné d’une baisse de 42 % du risque de progression tumorale et d’une baisse de 23 % du risque de mortalité par rapport au traitement par le 5-FU/LV.
Dans le cadre des 2 études portant sur le traitement de première intention, on a utilisé le questionnaire sur la qualité de la vie (QLQ-C30) de l’Organisation européenne de recherche sur le traitement du cancer (OERTC). Au début du traitement, presque tous les participants (99 %) à l’étude 1 ont renvoyé leur questionnaire dûment rempli. Pendant les 30 à 32 premières semaines de traitement, le pourcentage de questionnaires remplis aux évaluations prévues s’est situé entre 76 et 82 % chez les patients recevant IRINOTECAN/5-FU/LV, et entre 77 et 97 % chez ceux qui recevaient le 5-FU/LV. Pour ce qui est de l’étude 2, le pourcentage de retour des questionnaires était de 83 % initialement, tandis que pendant les 28 premières semaines, il se situait entre 46 et 61 % chez les patients recevant IRINOTECAN/5-FU/LV, et entre 46 et 60 % chez ceux qui recevaient le 5-FU/LV.
Durant l’étude 1, la douleur, le rôle fonctionnel et l’état de santé général ou la qualité de vie ont fait l’objet d’une étude prospective visant à évaluer l’effet du traitement à l’aide d’une analyse de la variance des évaluations répétitives. S’il manquait des données pendant le suivi à cause du retrait de patients de l’étude, on se servait de la méthode d’imputation des données proposée par Zwinderman. D’après cette analyse, on n’a noté aucune différence significative entre le groupe traité par IRINOTECAN/5-FU/LV et le groupe traité par le 5-FU/LV quant aux 3 paramètres considérés. Cependant, à l’analyse des pires scores, les variations moyennes de la douleur et du rôle fonctionnel étaient significativement plus favorables chez les patients traités par l’ association IRINOTECAN/5-FU/LV que chez ceux traités par l’association 5-FU/LV. On a également observé que l’accroissement des scores moyens attribués à la perte d’appétit était moins important chez ceux qui recevaient IRINOTECAN/5- FU/LV plutôt que le 5-FU/LV. Des résultats comparables ont été obtenus lors de l’étude 2.
L’analyse des évaluations répétitives portant sur l’état de santé général ou la qualité de vie n’a démontré aucune différence statistiquement significative quant à l’effet du traitement, bien que l’évolution des scores sur l’échelle mesurant l’état de santé général ait eu tendance à être plus favorable dans le cas du traitement d’association contenant de l’irinotécan. S’il manquait des données à cause du retrait de patients de l’étude, le report en aval de la dernière observation (RADO) et la moyenne des pires scores des patients dont l’état évoluait ont permis de compléter les données.
On a observé une différence en faveur d’IRINOTECAN/5-FU/LV quant à l’intervalle avant la détérioration formelle de l’état de santé général par rapport à l’état initial. D’après cette analyse, le traitement par IRINOTECAN/5-FU/LV a entraîné un allongement significatif de l’intervalle jusqu’à la baisse de 5 ou de 20 % de l’indice de l’état de santé général (test de Mantel-Haenzel; p = 0,03 et 0,04, respectivement). L’analyse de l’intervalle avant que l’indice de l’état de santé général baisse de 10 ou de 30 % a révélé des différences presque significatives (test de Mantel-Haenzel; p = 0,06 dans les 2 cas). L’intervalle médian jusqu’à la détérioration de l’indice fonctionnel était significativement plus long chez les patients traités par IRINOTECAN/5-FU/LV que chez ceux qui ont été traités par le 5-FU/LV (11,2 et 9,9 mois respectivement; test de Mantel-Haenzel; p = 0,046). Les répercussions des effets indésirables d’IRINOTECAN associé ou non au 5-FU/LV sur la qualité de vie des patients n’ont pas été abordées dans le questionnaire.
Cancer métastatique du côlon ou du rectum récidivant ou évolutif
Schéma d’administration hebdomadaire
Tous les patients avaient un indice fonctionnel de 0 à 2, et de 0 ou 1 pour la majorité d’entre eux. La majorité des réponses ont été observées pendant les 2 premiers cycles de traitement. La durée médiane de la réponse pour les patients qui avaient reçu la dose initiale de 125 mg/m2 était de
5,8 mois (valeurs extrêmes de 2,6 à 15,1 mois). Chez un pourcentage supplémentaire de 53,4 % (103/193) des patients qui avaient reçu la dose initiale de 125 mg/m2, on a observé la meilleure réponse définie par la stabilisation de la maladie selon des critères officiels.
La réponse à IRINOTECAN a été observée chez des hommes et des femmes de tout âge. Ces patients ont répondu à IRINOTECAN, que le traitement antérieur par le 5-FU ait été administré à titre de traitement adjuvant ou contre la maladie métastatique. Les patients souffrant d’un cancer du côlon ou du rectum ont répondu au médicament, et ces réponses ont été observées que les sujets aient présenté un ou plusieurs sièges de métastases.
La survie médiane, évaluée selon la méthode de Kaplan-Meier, chez les patients traités par la dose initiale de 125 mg/m2 était de 8,9 mois (valeurs extrêmes de 0,3 à 33,4 mois). Chez la majorité des patients traités par IRINOTECAN, le poids corporel est resté stable ou a augmenté, et l’indice fonctionnel s’est amélioré ou est resté le même. La majorité des patients qui avaient des symptômes liés à la tumeur et qui ont répondu au traitement ont vu leurs symptômes s’atténuer pendant le traitement par IRINOTECAN.
Schéma d’administration toutes les 3 semaines
Les données montrent que IRINOTECAN permet d’allonger la survie davantage que les meilleurs soins de soutien ou la perfusion de 5-FU, et ce, de façon significative (p = 0,001 et p = 0,035, respectivement). Les bienfaits se manifestent tôt et persistent pendant le suivi post-thérapeutique. Les taux de survie après 1 an sont respectivement de 36 et 14 % (IRINOTECAN contre soins de soutien) et de 45 et 32 % (IRINOTECAN contre perfusion de 5-FU). Les survies médianes s’établissent respectivement à 9,2 et 6,5 mois (IRINOTECAN contre soins de soutien) et à 10,8 et 8,5 mois (IRINOTECAN contre perfusion de
5-FU). Durant ces études de phase III, la survie médiane et le taux de survie après 1 an chez les patients qui recevaient IRINOTECAN toutes les 3 semaines se comparaient à ceux qui ont été observés lors des études de phase II portant sur des patients recevant IRINOTECAN en deuxième intention suivant le schéma d’administration hebdomadaire élaboré en Amérique du Nord.
On a effectué plusieurs analyses de régression en vue d’évaluer l’incidence des caractéristiques initiales des patients (p. ex., l’indice fonctionnel) sur la survie. Une fois pondérée en fonction de ces caractéristiques, la survie des patients traités par IRINOTECAN est demeurée significativement plus longue que celle des sujets témoins (p = 0,001 pour l’étude V301 et p = 0,017 pour l’étude V302).
Les paramètres de substitution relatifs à l’efficacité sont résumés dans le tableau 16 ci-dessous :
Tableau 16 – Résultats des études portant sur l’administration toutes les 3 semaines
| V301 | V302 | ||||||||||||
| IRINOTECAN | Soins de soutien | IRINOTECAN | 5-FU | ||||||||||
Survie médiane sans détérioration de l’indice fonctionnel (mois) | 5,71 | 3,31 | 6,4 | 5,1 | |||||||||
| Survie médiane sans perte pondérale de plus de 5 % (mois) | 6,42 | 4,22 | 8,9 | 7,4 | |||||||||
| Survie médiane sans symptôme (mois) | 5,9 | 4,1 | 8,1 | 7 | |||||||||
| Survie médiane sans douleur (mois) | 6,93 | 2,03 | 10,3 | 8,5 | |||||||||
| Survie médiane sans évolution (mois) | - | - | 4,24 | 2,94 | |||||||||
| Réponse tumorale RC + RP + MS / ME | - | - | 64 % / 36 %5 | 44 % / 56 %5 | |||||||||
- 1. p = 0,0001; 2. p = 0,018; 3. p = 0,003 4. p = 0,03 5. p = 0,002
RC : réponse complète; RP : réponse partielle; MS : maladie stable; ME : maladie évolutive
Les valeurs de tous les paramètres de substitution témoignent de différences avantageuses pour les groupes recevant IRINOTECAN. Durant l’étude V301, ces différences étaient statistiquement significatives en ce qui a trait aux paramètres suivants : survie sans détérioration de l’indice fonctionnel, survie sans perte pondérale et survie sans douleur. Pendant l’étude V302, ces différences étaient significatives quant à la survie sans évolution et à la réponse tumorale.
Durant les 2 études avec répartition aléatoire portant sur le traitement de deuxième intention du cancer colorectal métastatique, on a utilisé le questionnaire sur la qualité de la vie (QLQ-C30) de l’OERTC. À chaque visite, les patients ont répondu à 30 questions (p. ex., « La douleur a-t-elle nui à vos activités quotidiennes? » [de 1 = pas du tout à 4 = énormément] ou « Avez-vous de la difficulté à marcher longtemps? » [Oui / Non]). Les réponses aux 30 questions ont été regroupées en 15 sous- échelles de 0 à 100. La sous-échelle relative à l’état de santé général a été créée à partir de 2 questions concernant l’impression de bien-être général ressentie par le patient au cours de la semaine précédente. Les résultats sont résumés dans le tableau 17 d’après les pires scores obtenus depuis le début des études.
Tableau 17 – Questionnaire QLQ-C30 de l’OERTC : Pire score moyen depuis le début de l’étude* (Données issues de 2 études avec répartition aléatoire portant sur le traitement de deuxième intention)
| Sous-échelle QLQ-C30 | Étude 1 | Étude 2 | |||||||||||||
| IRINOTECAN | MSS⊥ | Valeur p | IRINOTECAN | 5-FU | Valeur p | ||||||||||
| État de santé général | 47 | 37 | 0,03 | 53 | 52 | 0,9 | |||||||||
| Échelles fonctionnelles | |||||||||||||||
| Cognitive | 77 | 68 | 0,07 | 79 | 83 | 0,9 | |||||||||
| Émotionnelle | 68 | 64 | 0,4 | 64 | 68 | 0,9 | |||||||||
| Sociale | 58 | 47 | 0,06 | 65 | 67 | 0,9 | |||||||||
| Physique | 60 | 40 | 0 | 66 | 66 | 0,9 | |||||||||
| Rôle | 53 | 35 | 0,02 | 54 | 57 | 0,9 | |||||||||
| Échelles des symptômes | |||||||||||||||
| Fatigue | 51 | 63 | 0,03 | 47 | 46 | 0,9 | |||||||||
| Perte d’appétit | 37 | 57 | 0,001 | 35 | 38 | 0,9 | |||||||||
| Évaluation de la douleur | 41 | 56 | 0,009 | 38 | 34 | 0,9 | |||||||||
| Insomnie | 39 | 47 | 0,3 | 39 | 33 | 0,9 | |||||||||
| Constipation | 28 | 41 | 0,03 | 25 | 19 | 0,9 | |||||||||
| Dyspnée | 31 | 40 | 0,2 | 25 | 24 | 0,9 | |||||||||
| Nausées/Vomissements | 27 | 29 | 0,5 | 25 | 16 | 0,09 | |||||||||
| Incidence financière | 22 | 26 | 0,5 | 24 | 15 | 0,3 | |||||||||
| Diarrhée | 32 | 19 | 0,01 | 32 | 22 | 0,2 | |||||||||
⊥ Meilleurs soins de soutien qui soient
* Pour les 5 sous-échelles fonctionnelles et la sous-échelle relative à l’état de santé général, les scores plus élevés indiquent une amélioration fonctionnelle, tandis que pour les 9 sous-échelles relatives aux symptômes, les scores plus élevés indiquent des symptômes plus sévères. Les scores attribués à chaque patient sur les sous-échelles ont été relevés à chaque visite jusqu’à ce que le patient abandonne l’étude.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité aiguë
Espèce/ Lignée | Nbre/Sexe | Voie | DL50 (mg/kg) | |
| Mâle | Femelle | |||
| Souris/Slc:ddY | 70 M, 70 F 80 M, 80 F | i.v. orale | 134,1 1044,7 | 132,4 1212,6 |
| Rat/Crj:CD | 60 M, 60 F 80 M, 80 F | i.v. orale | 83,6 866,9 | 85,1 1026,5 |
| Chien/beagle | 4 M, 4 F | i.v. | de 40 à 80 | de 40 à 80 |
Chez les rongeurs, la toxicité aiguë se manifeste par des tremblements, des convulsions, une détresse respiratoire et la mort. La toxicité aiguë de l’irinotécan après l’administration orale d’une dose unique était de 8 à 10 fois moins importante qu’après l’administration i.v. d’une dose unique.
Les résultats d’études de toxicité portant sur l’administration répétée de doses multiples ont montré que l’irinotécan entraîne des vomissements, de l’anorexie, de l’alopécie, de la diarrhée, des selles molles, de l’anémie, une leucopénie et une thrombopénie. L’irinotécan a des effets sur les tissus à forte activité proliférative tels que la moelle osseuse, le thymus, la rate, les ganglions lymphatiques et les testicules.
Toxicité à long terme
Espèce/ Lignée | Nbre/ Sexe | Dose (mg/kg/jour) | Voie | Durée | Période de rétablissement | Résultats/ Observations |
| Rat/souche | 70 M | 0; 0,032; 0,16; | i.v. | 1 mois | -- | Altérations toxiques |
non précisée | 70 F | 0,8; 4; 20 Adriacin = 0,8 | observées dans la moelle osseuse, le thymus, la rate et les | |||
| ganglions | ||||||
| lymphatiques. Les | ||||||
| effets toxiques d’Adriacin | ||||||
| (0,8 mg/kg/jour) | ||||||
| étaient plus | ||||||
| importants que ceux | ||||||
| de 20 mg/kg/jour d’irinotécan. | ||||||
| L’irinotécan était au | ||||||
| moins 25 fois moins | ||||||
| toxique qu’Adriacin. | ||||||
| La dose sans effet a été évaluée à | ||||||
| 0,8 mg/kg/jour. | ||||||
| Rat/Crj:CD | 54 M | 0; 20 | i.v. | 28 jours | 0, 2, et | Signes de toxicités : |
| Adriacin = 0,4 | 4 semaines | salivation, ↑ gain pondéral, | ||||
| ↑ consommation alimentaire, anémie, | ||||||
| ↑ taux de | ||||||
| lymphocytes et de | ||||||
| protéines sériques. | ||||||
| Également, signes de toxicité gastrique, | ||||||
| rénale et testiculaire. | ||||||
| La plupart des | ||||||
| altérations dues à l’irinotécan ont cédé | ||||||
| au cours des | ||||||
| 4 semaines de | ||||||
| rétablissement. Les | ||||||
| effets toxiques d’Adriacin étaient | ||||||
| moins réversibles, et | ||||||
| irréversibles dans les | ||||||
| reins et les testicules. |
Toxicité à long terme
Espèce/ Lignée | Nbre/ Sexe | Dose (mg/kg/jour) | Voie | Durée | Période de rétablissement | Résultats/ Observations |
| Rat/Crj:CD | 150 M | 0; 0,0064; | i.v. | 6 mois | 1 mois | À la dose de |
| (SD) | 150 F | 0,032; 0,16; 0,8; 4 | 4 mg/kg/jour, les altérations observées | |||
| étaient semblables à | ||||||
| celles qui ont été | ||||||
| relevées durant les | ||||||
| études de 28 jours. La | ||||||
| dose sans effet était | ||||||
| de 0,16 mg/kg/jour | ||||||
| chez les mâles et de | ||||||
| 0,8 mg/kg/jour chez | ||||||
| les femelles. | ||||||
| Rat/Crj:CD | 90 M | 0; 20 | i.v. | 4 semaines | 4 semaines | Le SN-38 à |
| (SD) BR | 90 F | SN-38 = 0,019; 0,093; 0,464; 2,32; 11,6 | pour le SN-38 à 11,6 seulement | 11,6 mg/kg/jour a entraîné des altérations nettes qui étaient semblables, | ||
| quoique | ||||||
| généralement moins | ||||||
| marquées, à celles qui | ||||||
| ont été observées | ||||||
| chez les rats ayant | ||||||
| reçu 20 mg/kg/jour | ||||||
| d’irinotécan. La dose | ||||||
| sans effet de SN-38 a | ||||||
| été évaluée à | ||||||
| 2,32 mg/kg/jour. | ||||||
| Chien/ | 12 M | 0,6; 2,5; 10 | i.v. | 14 jours | -- | On a observé des |
| beagle | CPT = 2,5 | altérations dans les tissus et les organes | ||||
| en état de division et | ||||||
| de prolifération. | ||||||
| L’irinotécan était | ||||||
| environ 4 fois moins | ||||||
| toxique que le CPT. La | ||||||
| dose sans effet de | ||||||
| l’irinotécan a été | ||||||
| évaluée à | ||||||
| 0,6 mg/kg/jour. |
Toxicité à long terme
Espèce/ Lignée | Nbre/ Sexe | Dose (mg/kg/jour) | Voie | Durée | Période de rétablissement | Résultats/ Observations |
| Chien/ | 18 F | Orale = 0; | Orale | 5 jours | 8 jours | Toxicité comparable |
| beagle | 6,25; 18,75; 25 i.v. = 2,5; 7,5 | i.v. | peu importe la voie d’administration. Pas de signe d’irritation | |||
| gastro-intestinale | ||||||
| après l’administration orale. L’absorption | ||||||
| par voie orale était | ||||||
| rapide avec un taux | ||||||
| plasmatique notable à | ||||||
| la plus faible dose. La toxicité (deux voies | ||||||
| d’administration) | ||||||
| était corrélée à l’ASC. | ||||||
| Des signes de toxicité | ||||||
| sévère et la mort sont survenus à des doses | ||||||
| de 7,5 mg/kg/jour | ||||||
| (i.v.), et de 18,75 et | ||||||
| 25 mg/kg/jour (orale). Les principaux tissus | ||||||
| cibles étaient la | ||||||
| moelle osseuse, le | ||||||
| tube digestif et les | ||||||
| tissus lymphoïdes. | ||||||
| Chien/ | 12 M | 0; 0,1; 0,4; 1,6 | i.v. | 28 jours | -- | Altérations plus |
| beagle | 12 F | évidentes chez les mâles. Les organes | ||||
| atteints comprenaient | ||||||
| la rate, le thymus, le | ||||||
| foie, les ganglions | ||||||
| lymphatiques | ||||||
| mésentériques et les | ||||||
| testicules. Également, | ||||||
| diminution du taux de | ||||||
| globules blancs, de | ||||||
| lymphocytes et des | ||||||
| protéines totales. La | ||||||
| dose sans effet a été | ||||||
| évaluée à | ||||||
| 0,1 mg/kg/jour. |
Toxicité à long terme
Espèce/ Lignée | Nbre/ Sexe | Dose (mg/kg/jour) | Voie | Durée | Période de rétablissement | Résultats/ Observations |
| Chien/ | 12 M | 0; 0,1; 0,4; 1,6 | i.v. | 13 semaines | -- | Altérations |
| beagle | 12 F | histopathologiques dans le thymus, les | ||||
| ganglions | ||||||
| lymphatiques, la rate, | ||||||
| la trachée, les | ||||||
| poumons, le tube | ||||||
| digestif et la peau. La | ||||||
| dose sans effet était | ||||||
| inférieure à | ||||||
| 0,1 mg/kg/jour. | ||||||
| Chien/ | 12 M | 0; 0,01; 0,1; 1 | i.v. | 26 semaines | -- | Altérations liées au |
| beagle | 12 F | traitement pour les 2 sexes : décoloration | ||||
| de la peau, alopécie, | ||||||
| atrophie du thymus, | ||||||
| selles molles, anémie | ||||||
| et ↑ du taux de | ||||||
| protéines sériques | ||||||
| totales. La dose sans | ||||||
| effet a été évaluée à | ||||||
| 0,01 mg/kg/jour. |
Toxicité à long terme
Espèce/ Lignée | Nbre/ Sexe | Dose (mg/kg/jour) | Voie | Durée | Période de rétablissement | Résultats/ Observations |
| Chien/ | 12 F | A : 20 mg/kg | i.v. | Schéma de | -- | On a observé des |
| beagle | 1 fois toutes les 2 semaines | 6 semaines | vomissements, des selles molles, de la | |||
B : 10 mg/kg/jour, 1 jour/semaine pendant | diarrhée et une anorexie pour tous les schémas posologiques. Des altérations sanguines, | |||||
| 2 semaines | dont une ↑ du taux | |||||
C : 4 mg/kg/jour durant 5 jours consécutifs pendant 2 semaines | de leucocytes et de plaquettes, ont également été notées. La gravité des altérations était maximale dans le groupe traité quotidiennement | |||||
| pendant 5 jours | ||||||
| consécutifs (groupe | ||||||
| C), puis dans le groupe A et le groupe | ||||||
| B. |
Cancérogénicité : Aucune étude de longue durée portant sur la cancérogénicité de l’irinotécan n’a été menée. On a toutefois administré des doses de 2 mg/kg ou de 25 mg/kg à des rates par voie intraveineuse 1 fois par semaine pendant 13 semaines, suivies d’une période d’observation de
91 semaines. La variation de l’incidence des cas combinés de polypes du stroma de l’endomètre des cornes utérines et de sarcomes du stroma endométrial en fonction de la dose a révélé une tendance nettement linéaire.
Génotoxicité :
Mutagénicité
| Type d’étude | Espèces | Plage de concentration | Résultats |
| Épreuve de mutation inverse (in vitro) | S. typhimurium, E. coli | 156- 5000 µg/plaque, U-101530 : 31- 1000 µg/plaque | L’irinotécan et le SN-38 ne se sont pas révélés mutagènes dans le test d’Ames, avec ou sans activation métabolique, et ce, jusqu’aux concentrations maximales. |
Test d’aberration chromosomique (in vitro) | Lignée cellulaire D-6 de hamster chinois | 1,56-200 µg/mL, U-101503 : 0,0016- 20 µg/mL | L’irinotécan et le SN-38 ont entraîné une augmentation significative du nombre d’aberrations chromosomiques, que ce soit avec ou sans activation métabolique. |
| Test du micronoyau (in vivo) | Souris | IP, 2,5-200 mg/kg | L’irinotécan a entraîné une augmentation significative, liée à la dose, du nombre de micronoyaux dans les érythrocytes polychromatiques et une diminution du rapport réticulocytes/érythrocytes dans les cellules de la moelle osseuse. |
Toxicologie pour la reproduction et le développement :
Reproduction et tératologie
| Type d’étude | Espèce/ Lignée | Nbre/Sexe | Doses i.v. (mg/kg/jour) | Résultats/Observations |
| Fertilité (Segment I) | Rat/Slc:SD | 100 M/100 F | 0; 0,24; 1,2; 6 | On n’a pas observé d’effet significatif sur la fertilité ni sur la performance de reproduction générale aux doses allant jusqu’à 6 mg/kg/jour. On en conclut que la dose sans effet quant à la toxicité générale est de 0,24 mg/kg/jour pour les rats mâles et femelles, de 1,2 mg/kg/jour quant à la fertilité des mâles et des femelles et de 6,0 mg/kg/jour quant au développement du fœtus. |
Embryotoxi- cité (Segment II) | Rat/Slc:SD Lapin/JW- NIBS | 96 F 64 F | 0; 0,24; 1,2; 6 0; 0,06; 0,6; 6,0 | Tératogène à 6 mg/kg/jour chez la rate et la lapine. Chez la rate, les doses sans effet étaient de 1,2 et de 0,24 mg/kg/jour pour ce qui est de la toxicité maternelle et de la toxicité relative au développement fœtal, respectivement. Chez la lapine, les doses sans effet étaient de 0,6 et de 0,06 mg/kg/jour pour ce qui est de la toxicité maternelle et de la toxicité relative au développement fœtal, respectivement. |
| Périnatale, | Rat/Slc:SD | 100 F | 0; 0,24; 1,20; | Aucune différence notable quant aux |
| postnatale | 6,0 | altérations morphologiques n’a été | ||
| (Segment III) | observée entre les groupes témoins | |||
| et les groupes recevant l’irinotécan chez les fœtus de deuxième | ||||
| génération. La dose sans effet pour | ||||
| les rates et les ratons était de | ||||
| 1,2 mg/kg/jour. |
Tolérabilité locale : La tolérabilité locale de l’irinotécan s’est révélée satisfaisante quand cet agent a été administré à des lapins par voie intramusculaire, par instillation oculaire ou par application sur la peau intacte ou abrasée. L’irritation intramusculaire provoquée par une dose de 20 mg d’irinotécan chez le lapin était moins forte que celle qui était provoquée par l’injection de 5 mg de doxorubicine.
Pouvoir antigénique : L’irinotécan ne s’est pas révélé antigénique chez la souris, mais a un pouvoir antigénique chez le cobaye et le lapin. Le SN-38 n’était antigénique ni chez la souris ni chez le cobaye. Le test d’anaphylaxie générale active, le dosage immunoenzymatique (par la méthode ELISA) et le test d’anaphylaxie cutanée passive ont donné des résultats positifs en ce qui a trait à la chaîne latérale pipéridinopipéridine.