


Monographie de produit - Jamp Nevirapine
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique et concentration | Tous les ingrédients non médicinaux |
| Orale | Comprimés à libération immédiate à 200 mg | cellulose microcristalline, dioxyde de silice colloïdal, glycolate d’amidon sodique, lactose, povidone, stéarate de magnésium |
INDICATIONS ET USAGE CLINIQUE
JAMP NEVIRAPINE (névirapine) est indiqué comme médicament de remplacement :
- dans le traitement de l'infection par VIH-1 en association avec d'autres antirétroviraux.
La décision d'utiliser JAMP NEVIRAPINE doit tenir compte de sa toxicité hépatique et cutanée, qui peut être mortelle, surtout chez les patients qui présentent un nombre élevé de lymphocytes CD4 et chez les femmes (voir MISES EN GARDE ET PRÉCAUTIONS, Hépatique/Biliaire/Pancréatique et Réactions cutanées). Les essais cliniques n'ont pas établi l'équivalence de la névirapine avec les inhibiteurs de la protéase ni avec les autres INNTI.
En raison de l'hépatotoxicité grave et menaçant la vie observée dans le cadre d'études contrôlées et non contrôlées, un traitement par JAMP NEVIRAPINE ne devrait pas être instauré chez les femmes adultes dont la numération des lymphocytes CD4+ est supérieure à 250 cellules/mm3 ou chez les hommes adultes dont la numération des lymphocytes CD4+ est supérieure à 400 cellules/mm3 sauf si le bienfait d'un tel traitement l'emporte sur le risque.
Personnes âgées (> 65 ans) :
Des études cliniques sur JAMP NEVIRAPINE ne comportaient pas un nombre suffisant de sujets âgés de 65 ans et plus pour déterminer si les sujets âgés répondent différemment au médicament que les sujets plus jeunes. En général, la dose devrait être choisie avec précaution pour le patient âgé, en raison de la fréquence plus élevée de fonction hépatique, rénale ou cardiaque réduite et de maladie ou médicaments concomitants.
Enfants (< 15 ans) :
L'innocuité et l'efficacité de JAMP NEVIRAPINE chez les enfants infectés par le VIH-1 et âgés de moins de 15 ans n'ont pas été déterminées. La névirapine est métabolisée plus rapidement chez les enfants que chez les adultes.
CONTRE-INDICATIONS
- JAMP NEVIRAPINE (névirapine) est contre-indiqué chez les patients ayant une hypersensibilité significative sur le plan clinique à l'un ou l'autre de ses composants. Pour une liste complète, consulter les sections PRÉSENTATIONS, COMPOSITION ET CONDITIONNEMENT de la monographie du produit.
- JAMP NEVIRAPINE ne devrait pas être administré aux patients ayant un trouble hépatique grave ou chez lesquels le SGOT ou le SGPT avant le traitement est > 5 fois la limite supérieure de la normale (LSN).
- JAMP NEVIRAPINE ne devrait pas être administré de nouveau aux patients qui ont dû interrompre le traitement en raison d'une éruption cutanée grave, d'une éruption cutanée accompagnée de symptômes constitutionnels, de réactions d'hypersensibilité ou d'hépatite clinique due à la névirapine.
- JAMP NEVIRAPINE ne devrait pas être administré de nouveau aux patients dont le SGOT ou le SGPT était > 5 fois la limite supérieure de la normale (LSN) pendant le traitement par névirapine (voir MISES EN GARDE ET PRÉCAUTIONS, Hépatique/Billiaire/Pancréatique et Réactions cutanées).
- JAMP NEVIRAPINE ne devrait pas être administré aux patients présentant des formes héréditaires rares d'intolérance au galactose, p. ex., galactosémie, déficit en lactase de Lapp ou malabsorption du glucose-galactose.
- Les herbes médicinales à base de millepertuis (Hypericum perforatum) ne doivent pas être utilisées pendant le traitement par JAMP NEVIRAPINE en raison du risque de diminutions possiblement significatives des concentrations plasmatiques et d'une diminution des effets cliniques de la névirapine (voir INTERACTIONS MÉDICAMENTEUSES).
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions
Le traitement par névirapine ne devrait pas être·instauré chez des femmes adultes, y compris des femmes enceintes, dont la numération des lymphocytes CD4+ est > 250 cellules/mm3 ni chez les hommes adultes dont la numération des lymphocytes CD4+ est > 400 cellules/mm3 sauf si les avantages l'emportent sur les risques. Une hépatotoxicité grave, menaçant la vie et, dans certains cas, mortelle, notamment au cours des 18 premières semaines de traitement, a été observée chez des patients recevant la névirapine. Les femmes et les patients dont la numération des lymphocytes CD4 est plus élevée courent un risque plus élevé de manifestations indésirables hépatiques (voir les sections Généralités et Hépatique/Biliaire/Pancréatique ci-dessous). Des réactions cutanées graves et menaçant la vie, y compris des décès, ont été rapportées avec l'administration de la névirapine. Ces réactions sont survenues le plus souvent au cours des 6 premières semaines de traitement. Ces réactions comprenaient des cas de syndrome de Stevens-Johnson (SSJ), une érythrodermie bulleuse avec épidermolyse et une réaction d'hypersensibilité caractérisée par une éruption cutanée, des constatations générales et des troubles organiques (voir EFFETS INDÉSIRABLES, Aperçu des effets indésirables du médicament). Une surveillance étroite devrait être exercée au cours des 18 premières semaines de traitement. L'administration de la névirapine doit être interrompue de façon permanente chez les patients présentant des signes ou symptômes d'éruptions cutanées graves on des réactions d'hypersensibilité (y compris, mais n'étant pas limitées a l'éruption grave ou accompagnée de fièvre, malaise général, fatigue, douleurs musculaires ou articulaires, ampoules, lésions buccales, conjonctivite, œdème du visage, et/ou hépatite, éosinophilie, granulocytopénie, lymphadénopathie et trouble rénal); les patients doivent alors consulter un médecin sans tarder (voir les lignes directrices sous la rubrique GESTION DES ÉRUPTIONS CUTANÉES, MISES EN GARDE ET PRÉCAUTIONS et EFFETS INDÉSIRABLES). |
Généralités
Les femmes et les patients chez qui le nombre des lymphocytes CD4 est plus élevé courent un plus grand risque de manifestations hépatiques indésirables. Les 18 premières semaines de traitement par JAMP NEVIRAPINE sont une période cruciale qui exige une surveillance étroite des patients pour déceler l'apparition de réactions cutanées et hépatiques potentiellement mortelles. La fréquence optimale de surveillance au cours de cette période n'a pas été établie. Toutefois, il est peut-être prudent d'assurer une surveillance clinique et d'effectuer des épreuves de laboratoire plus souvent qu'une fois par mois, par exemple, des tests de la fonction hépatique au début, avant l'augmentation de la dose et deux semaines après l'augmentation de la dose.
Après la période initiale de 18 semaines, une surveillance clinique et des épreuves de laboratoire fréquentes devraient se poursuivre pendant tout le traitement. Le plus grand risque de manifestations hépatiques et de réactions cutanées se produit au cours des 6
,
premières semaines de traitement. Toutefois, le risque de manifestations hépatiques se maintient après cette période, et on doit continuer le suivi à intervalles réguliers.
Un virus résistant se manifeste rapidement et uniformément lorsque la névirapine est administrée en monothérapie. Par conséquent, la névirapine devrait toujours être administré en association avec d'autres agents antirétroviraux dans le cadre du traitement de l'infection par le VIH-1.
Avant d'interrompre tout traitement antirétroviral à base de JAMP NEVIRAPINE, la demi-vie prolongée de la névirapine devrait être considérée; si l'administration d'antirétroviraux dont la demi-vie est plus courte que celle de la névirapine est interrompue en même temps, des concentrations plasmatiques moins élevées de la névirapine pourraient persister pendant une semaine ou plus et le virus pourrait devenir résistant.
Avant d'administrer JAMP NEVIRAPINE dans le cadre d'un traitement antirétroviral d'association, il est important de lire tous les renseignements relatifs à chaque produit utilisé dans le traitement.
Les patients qui prennent JAMP NEVIRAPINE ou suivent un traitement antirétroviral peuvent continuer de présenter des infections opportunistes et d'autres complications de l'infection par VIH; par conséquent, ils doivent continuer de se faire suivre de près par des médecins qui ont l'expérience du traitement des maladies associées au VIH. On n'a pas constaté que la névirapine pouvait réduire le risque de transmission horizontale du VIH-1.
Il faut aviser les patients qu’ils pourraient, à l’occasion, apercevoir des résidus mous de JAMP NEVIRAPINE dans leurs selles. Ces résidus pourraient parfois avoir l’apparence de comprimés intacts. Il n’a pas été démontré si ces résidus affectent la réponse au médicament ou sa concentration.
Hépatique/Biliaire/Pancréatique
Une hépatotoxicité grave, menaçant la vie et, dans certains cas, mortelle, notamment une hépatite fulminante et cholestatique, une nécrose hépatique et une insuffisance hépatique, a été rapportée chez des patients recevant la névirapine. Dans certains cas, les patients ont présenté des signes prodromiques non spécifiques ou des symptômes d'hépatite lesquels ont évolué en insuffisance hépatique. Ces manifestations sont souvent associées à une éruption cutanée. Les femmes et les patients chez qui le nombre des lymphocytes CD4 est plus élevé au début du traitement courent un plus grand risque de manifestations hépatiques indésirables. En raison de l'hépatotoxicité grave et menaçant la vie observée dans le cadre d'études contrôlées et non contrôlées, un traitement par·névirapine ne devrait pas être instauré chez les femmes adultes dont la numération des lymphocytes CD4+ est supérieure à 250 cellules/mm3, y compris les femmes enceintes recevant un traitement chronique pour l'infection par le VIH, ou chez les hommes adultes dont la numération des lymphocytes CD4+ est supérieure a 400 cellules/mm3 sauf si le bienfait d'un tel traitement l'emporte sur le risque. Dans certains cas, le dommage hépatique continue en dépit de l'arrêt du traitement. Les patients qui présentent des signes ou symptômes d'hépatite, de réactions cutanées graves ou d'hypersensibilité doivent cesser de prendre JAMP NEVIRAPINE et obtenir immédiatement une évaluation médicale. Si des réactions hépatiques, cutanées ou d'hypersensibilité graves se manifestent, le traitement par JAMP NEVIRAPINE ne devrait pas être repris.
Dans les études cliniques, le risque de manifestations hépatiques, peu importe la gravité, a été plus grand au cours des 6 premières semaines de traitement. Le risque a continué d'être plus grand dans les groupes recevant la névirapine en comparaison avec les groupes témoins au cours des 18 semaines de traitement. Toutefois, les manifestations hépatiques peuvent se produire en tout temps au cours du traitement. Dans certains cas, les patients ont présenté des signes ou des symptômes prodromiques non spécifiques de fatigue, malaise, anorexie, nausée, jaunisse, sensibilité hépatique ou hépatomégalie, avec ou sans concentrations sériques initialement anormales de transaminase. Certaines de ces manifestations ont évolué en insuffisance hépatique avec une augmentation de la transaminase avec ou sans hyperbilirubinémie, un temps de céphaline prolongé ou éosinophilie. Certaines de ces manifestations hépatiques étaient accompagnées d'une éruption cutanée et de fièvre. Les patients ayant des signes ou des symptômes d'hépatite doivent être avisés d'abandonner le traitement par JAMP NEVIRAPINE et d'obtenir une évaluation médicale immédiatement, laquelle devrait inclure des tests de la fonction hépatique.
De rares cas de rhabdomyolyse ont été observés chez des patients présentant des réactions cutanées et/ou hépatiques associées à 1'utilisation de la névirapine.
Une augmentation des concentrations de SGOT ou de SGPT et/ou une infection concomitante par l'hépatite B ou C au début du traitement antirétroviral sont associées à un plus grand risque de manifestations indésirables hépatiques.
Dans une analyse rétrospective d'études cliniques regroupées menées avec les comprimés la névirapine à libération immédiate, les femmes couraient un risque trois fois plus élevé que les hommes en ce qui concerne les manifestations hépatiques symptomatiques, souvent associées à une éruption cutanée (5,8 % par rapport à 2,2 %), et les patients dont les numérations des lymphocytes CD4 étaient plus élevées au début du traitement par névirapine couraient un risque plus élevé de manifestations hépatiques symptomatiques avec la prise de la névirapine. Les femmes dont les numérations des lymphocytes CD4 étaient de > 250 cellules/mm3 couraient un risque 12 fois plus grand de manifestations hépatiques symptomatiques en comparaison avec les femmes dont les numérations des lymphocytes CD4 étaient de < 250 cellules/mm3 (11,0 % par rapport à 0,9 %). Un risque accru a été observé chez les hommes ayant des numérations des lymphocytes CD4 > 400 cellules/mm3 (6,3 % par rapport à 2,3 % pour les hommes ayant des numérations des lymphocytes CD4 < 400 cellules/mm3).
JAMP NEVIRAPINE ne devrait pas être administré aux patients atteints d'une dysfonction hépatique grave (voir CONTRE-INDICATIONS). Selon les résultats pharmacocinétiques d'une dose unique, il faut user de prudence lorsque JAMP NEVIRAPINE est administré aux patients atteints d'une dysfonction hépatique modérée. La névirapine est largement métabolisée par le foie, et les métabolites de la névirapine sont largement éliminés par les reins. Des concentrations accrues de névirapine et une accumulation de névirapine peuvent être observées chez des patients souffrant d'une maladie hépatique grave.
| GESTION DES MANIFESTATIONS HÉPATIQUES AVEC LA NÉVIRAPINE * | |
| Facteurs de risque des manifestations hépatiques symptomatiques | 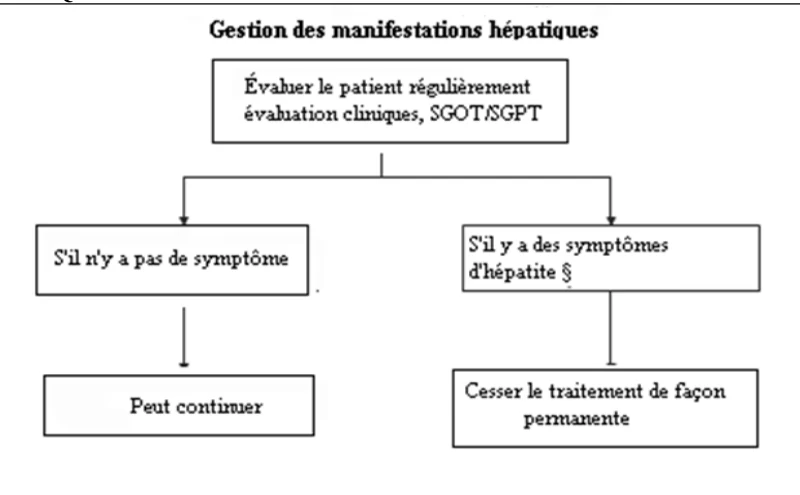 |
| |
| |
| |
| |
| |
| Traitement du patient | |
| |
| |
| Autre information importante |
|
|
| |
* Les manifestations hépatiques comprennent l’hépatite symptomatique et/ou SGOT/SGPT > 5 fois la LSN. ‡ Facteurs de risques associés à des schémas posologiques avec et sans névirapine. § Les signes et symptômes d’hépatite peuvent comprendre l’anorexie, les malaises, la jaunisse, les nausées/vomissements, la bilirubinémie, les selles décolorées, l’hépatomégalie et la sensibilité hépatiques. D’autres symptômes constitutionnels peuvent inclure fièvre, arthralgie, fatigue et d’autres malaises organiques généralisés. La présence d’un ou de plusieurs de ces symptômes ou signes n’indiquent pas nécessairement l’hépatite. Le diagnostic devrait être basé sur un jugement équilibré. || Si le traitement par névirapine a été interrompu pendant > 7 jours, recommencer à administrer la dose de départ de 200 mg une fois par jour. | Une hépatotoxicité grave, menaçant la vie et, dans certains cas, mortelle, notamment une hépatite fulminante et cholestatique, une nécrose hépatique et une insuffisance hépatique, a été observée chez des patients recevant la névirapine. Dans certains cas, les patients ont présenté des signes prodromiques non spécifiques ou des symptômes d’hépatite lesquels ont évolué en insuffisance hépatique. Les patients ayant des signes ou des symptômes d’hépatite doivent être avisés d’abandonner le traitement par névirapine et d’obtenir immédiatement une évaluation médicale. |
Réactions cutanées
Des réactions cutanées graves et menaçant la vie, y compris des décès, ont été rapportées avec l'administration de la névirapine. Ces réactions sont survenues le plus souvent au cours des 6 premières semaines de traitement. Ces réactions comprenaient des cas de syndrome de Stevens-Johnson (SSJ), une érythrodermie bulleuse avec épidermolyse et une réaction d'hypersensibilité caractérisée par une éruption cutanée, des constatations générales et des troubles organiques (voir EFFETS INDÉSIRABLES, Aperçu des effets indésirables du médicament). Une surveillance étroite devrait être exercée au cours des 18 premières semaines de traitement. L'administration de la névirapine doit être interrompue de façon permanente chez les patients présentant des signes ou symptômes d'éruptions cutanées graves ou des réactions d'hypersensibilité (y compris, mais n'étant pas limitées à l'éruption grave ou accompagnée de fièvre, malaise général, fatigue, douleurs musculaires ou articulaires, ampoules, lésions buccales, conjonctivite, œdème du visage, et/ou hépatite, éosinophilie, granulocytopénie, lymphadénopathie et trouble rénal); les patients doivent alors consulter un médecin sans tarder (voir les lignes directrices sous la rubrique GESTION DES ÉRUPTIONS CUTANÉES, MISES EN GARDE ET PRÉCAUTIONS, Réactions cutanées et EFFETS INDÉSIRABLES, Peau et tissus sous-cutanés). L'administration de JAMP NEVIRAPINE ne doit pas être reprise à la suite d'une éruption cutanée grave ou d'une réaction d'hypersensibilité (voir les lignes directrices sous la rubrique GESTION DES ÉRUPTIONS CUTANÉES). Parmi les facteurs de risques de réactions cutanées graves, notons le fait de ne pas commencer le traitement à la dose de 200 mg/jour pendant 14 jours (phase initiale) et le retard à interrompre le traitement par JAMP NEVIRAPINE après l'apparition des symptômes initiaux.
Il a été démontré qu'une phase initiale de traitement par JAMP NEVIRAPINE de 14 jours à la dose de 200 mg/jour pouvait réduire la fréquence des éruptions cutanées. Si une éruption cutanée se produit durant la phase initiale de traitement par comprimé à libération immédiate à 200 mg, il faut éviter d'augmenter la dose à 200 mg deux fois par jour avec le comprimé à libération immédiate jusqu'à la disparition de l'éruption (voir les lignes directrices sous la rubrique GESTION DES ÉRUPTIONS CUTANÉES ET POSOLOGIE ET ADMINISTRATION, Surveillance des patients). Il faut surveiller de près les patients en cas d'apparition d'une éruption cutanée isolée, quelle qu'en soit la gravité. Le risque de développement d'une résistance au névirapine est inconnu lorsque l'administration uniquotidienne de 200 mg est poursuivie pendant plus de 14 jours.
Des tests de la fonction hépatique doivent être effectués si on soupçonne que l'éruption cutanée est causée par névirapine. Les patients dont les élévations du SGOT ou du SGPT sont associées à une éruption cutanée devraient cesser de prendre JAMP NEVIRAPINE de façon permanente.
De rares cas de rhabdomyolyse ont été observés chez des patients présentant des réactions cutanées et/ou hépatiques associées à l'utilisation de la névirapine.
Les femmes semblent courir un plus grand risque que les hommes d'avoir une éruption cutanée avec la névirapine.
Dans une étude clinique, l'emploi concomitant de la prednisone (40 mg/jour pendant les 14 premiers jours du traitement par névirapine à libération immédiate) a été associé à une augmentation de l'incidence et de la gravité de l'éruption cutanée au cours des 6 premières semaines de traitement par névirapine. Par conséquent, l'emploi de la prednisone pour éviter l'éruption cutanée associée au névirapine n'est pas recommandé.
| TRAITEMENT DES ÉRUPTIONS CUTANÉES SURVENANT AVEC LA NÉVIRAPINE | ||
| Traitement du patient | 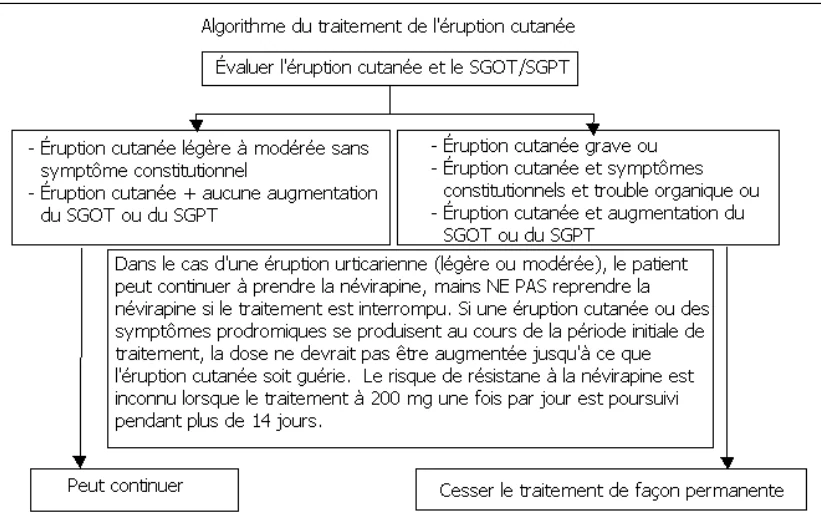 | |
| Il a été démontré que la dose initiale quotidienne de 200 mg recommandée pendant 14 jours, avant d'augmenter la dose de 200 mg à deux fois par jour avec le comprimé à libération immédiate, réduisait la fréquence d'éruptions cutanées et ce schéma posologique doit être suivi à la lettre. | ||
| Ne pas augmenter la dose de névirapine en présence d'éruptions cutanées. | ||
| Si le traitement par névirapine est interrompu pendant plus de 7 jours, recommencer avec la dose quotidienne de 200 mg une fois par jour pendant 14 jours. | ||
| On suggère de ne pas recommencer simultanément le traitement par névirapine et d'autres médicaments qui souvent causent une éruption cutanée. | ||
| La prednisone ne devrait pas être utilisée pour empêcher une éruption cutanée. L'administration de la prednisone au cours des 2 premières semaines de traitement par névirapine semble augmenter l'incidence d'éruption cutanée. | ||
| Les antihistaminiques ne semblent pas efficaces pour prévenir l'éruption cutanée causée par névirapine. | ||
Définitions
| Définitions (suite)
| * Des réactions cutanées graves menaçant la vie, y compris des cas mortels se sont produites chez les patients recevant la névirapine. Ces réactions incluaient des cas graves de syndrome de Stevens-Johnson, de nécrolyse épidermique toxique, et de réactions d'hypersensibilité caractérisé par une éruption cutanée, des malaises constitutionnels et de troubles organiques. Les patients ayant des signes et symptômes de réactions cutanées ou d’hypersensibilité graves doivent cesser de prendre la névirapine aussitôt que possible. |
Prophylaxie post-exposition
JAMP NEVIRAPINE n'est pas recommandé comme prophylaxie post-exposition. Comme prophylaxie post-exposition, emploi non approuvé, une hépatotoxicité grave, y compris un cas d'insuffisance hépatique ayant demandé la transplantation, et une éruption cutanée grave, y compris le syndrome de Stevens-Johnson, ont été signalées chez les sujets non infectés par le VIH recevant des doses multiples de névirapine en association avec d'autres agents antirétroviraux.
Carcinogenèse et mutagenèse
Au cours d'études prolongées sur la carcinogénicité, l'incidence d'adénomes et de carcinomes hépatocellulaires chez des souris a augmenté avec toutes les doses chez les mâles et avec deux des doses élevées chez les femelles. Chez les rats, une augmentation de l'incidence d'adénomes hépatocellulaires a été observée chez les mâles avec toutes les doses et chez les femelles avec une dose élevée. L'exposition systémique (selon l'ASC) à toutes les doses dans les deux études chez des animaux était inférieure à celle mesurée chez les humains à la dose quotidienne recommandée.
Lors d'essais sur la toxicologie génétique, la névirapine n'a démontré aucun signe d'activité mutagène lors d'une série de tests in vitro et in vivo comportant des tests microbiens pour la mutation génique (test de Ames dans des souches Salmonella et E. coli), des tests de mutation génique sur les cellules de mammifères (HGPRT) de lignées cellulaires d'ovaires de hamster chinois (CHO), des tests cytogéniques sur une lignée cellulaire d'ovaires de hamsters chinois (CHO) et un test du micro-noyau de la moelle de souris par suite de l'administration orale. Lors d'études sur la toxicologie de reproduction, aucun signe de troubles de la fécondité n'a été observé chez des rates ayant reçu des doses permettant d'atteindre une exposition systémique, selon l'ASC, équivalant environ à celle observée par suite de l'administration d'une dose clinique de 400 mg/jour chez des humains.
Rénal
La névirapine est largement métabolisée par le foie, et les métabolites de la névirapine sont largement éliminés par les reins. Dans les cas de dysfonction rénale, une étude sur la dose unique laisse supposer que les patients dont la clairance de la créatinine est de ≥ 20 mL/min n'ont pas besoin d'ajuster la posologie de la névirapine. (voir PHARMACOLOGIE DÉTAILLÉE, Populations particulières).
Redistribution des graisses
La redistribution/accumulation de la graisse corporelle, y compris l'obésité facio-tronculaire, la bosse de bison, l'atrophie périphérique, l'atrophie faciale, l'augmentation de la taille des seins et l'apparence caractéristique du syndrome de Cushing, a été observée chez les patients qui reçoivent un traitement antirétroviral. Le mécanisme et les conséquences à long terme de ces manifestations ne sont pas connus. Une relation causale n'a pas été établie.
Syndrome de restauration immunitaire
Chez les patients infectés par le VIH présentant une déficience immunitaire grave à l’instauration du traitement antirétroviral d’association, une réaction inflammatoire asymptomatique ou résiduelle à des pathogènes opportunistes pourrait survenir et causer des troubles cliniques graves ou l’aggravation des symptômes. Ces réactions ont typiquement été observées dans les premières semaines ou premiers mois suivant l’instauration du traitement antirétroviral d’association. La rétinite à cytomégalovirus, les infections mycobactériennes localisées et/ou généralisées et la pneumonie à Pneumocystis en sont des exemples pertinents. Des troubles auto-immunitaires (tels que la maladie de Graves) ont également été rapportés dans le cas de restauration immunitaire. Toutefois, le délai d’apparition varie, et ces réactions pourraient apparaître plusieurs mois suivant l’instauration du traitement. Tous les symptômes inflammatoires devraient être évalués et un traitement devrait être initié, au besoin.
Administration concomitante avec d'autres médicaments
La névirapine peut modifier l'exposition plasmatique d'autres médicaments, et d'autres médicaments peuvent modifier l'exposition plasmatique de la névirapine. L'association des médicaments suivants à la névirapine n'est pas recommandée : éfavirenz, rifampicine (rifampine), kétoconazole, delavirdine, étravirine, rilpivirine, elvitegravir (en association avec le cobicistat), boceprevir; s'ils ne sont pas administrés en association avec une faible dose de ritonavir : fosamprénavir et saquinavir (voir INTERACTIONS MÉDICAMENTEUSES).
Méthodes contraceptives
Acétate de médroxyprogestérone en dépôt
Les contraceptifs hormonaux autres que l'acétate de médroxyprogestérone en dépôt ne devraient pas être utilisés comme seule méthode de contrôle des naissances chez les femmes prenant JAMP NEVIRAPINE. La névirapine peut diminuer les concentrations plasmatiques de ces médicaments (voir INTERACTIONS MÉDICAMENTEUSES). Par conséquent, l'effet thérapeutique d'une hormonothérapie chez les femmes post-ménopausées prenant également la névirapine devrait être surveillé.
Populations particulières
Femmes enceintes:
L'emploi de JAMP NEVIRAPINE durant la grossesse ne devrait être considéré que si les bienfaits possibles l'emportent sur le risque possible pour le fœtus. Aucune étude adéquate ni bien contrôlée sur l'emploi de la névirapine chez les femmes enceintes n'a été effectuée, et aucun cas de nourrissons nés de mères recevant des doses chroniques de névirapine à la conception lors d'études cliniques n'a été signalé. Selon le programme d'enregistrement des grossesses, qui tient compte des issues des grossesses depuis janvier 1989, aucun risque d'anomalies congénitales après une exposition à la névirapine durant le premier trimestre de grossesse n'a été démontré. La prévalence d'anomalies congénitales après une exposition à la névirapine durant tout trimestre de la grossesse est comparable à la prévalence observée dans la population générale.
Des événements hépatiques graves, y compris mortels, ont été observés chez des femmes enceintes recevant un traitement chronique par névirapine dans le cadre d'un traitement d'association pour une infection par VIH. Peu importe si elles sont enceintes ou non, les femmes dont la numération des lymphocytes CD4 est >250 cellules/mm3 ne devraient pas commencer à prendre la névirapine sauf si les bienfaits l'emportent sur les risques. Il n'est pas clair si la grossesse augmente le risque observé chez les femmes qui ne sont pas enceintes (voir MISES EN GARDE ET PRÉCAUTIONS, Hépatique/Biliaire/Pancréatique).
Des signes de troubles de la fertilité ont été observés lors d'études sur la toxicologie de la reproduction chez des rates à des doses permettant une exposition systémique, selon l'ASC, approximativement équivalente à celle obtenue avec la dose clinique recommandée de la névirapine.
Aucune donnée sur la fertilité chez les humains n'est disponible.
Programme d'enregistrement des grossesses :
On a établi un programme d'enregistrement des grossesses pour surveiller les résultats mère-enfant des femmes enceintes exposées à la névirapine. Les médecins sont encouragés d'inscrire les patientes en composant le 1-800-258-4263.
Femmes qui allaitent :
On recommande présentement aux femmes infectées par le VIH-1 de ne pas allaiter leur nourrisson peu importe l'agent antirétroviral utilisé, et ce, afin d'éviter la transmission post-natale du VIH-1.
Les résultats préliminaires d'une étude sur la pharmacocinétique de la névirapine (ACTG 250), menée auprès de 10 femmes enceintes infectées par le VIH-1 et ayant reçu une dose orale unique de 100 ou 200 mg de névirapine en moyenne 5,8 heures avant l'accouchement, ont révélé que la névirapine traverse le placenta et est excrétée dans le lait maternel (échantillons de lait maternel prélevés chez 3 des 10 mères).
Enfants (< 15 ans) :
L'innocuité et l'efficacité de la névirapine chez les enfants infectés par le VIH-1 et âgés de moins de 15 ans n'ont pas été déterminées. La névirapine est métabolisée plus rapidement chez les enfants que chez les adultes.
Personnes âgées (> 65 ans) :
Des études cliniques sur la névirapine ne comportaient pas un nombre suffisant de sujets âgés de 65 ans et plus pour déterminer si les sujets âgés répondent différemment au médicament que les sujets plus jeunes. En général, la dose devrait être choisie avec précaution pour le patient âgé, en raison de la fréquence plus élevée de fonction hépatique, rénale ou cardiaque réduite et de maladie ou médicaments concomitants.
Groupe ethnique :
Une évaluation des concentrations plasmatiques de névirapine (données regroupées de plusieurs études cliniques) chez des patients infectés par le VIH-1 (27 patients de race noire, 24 d'origine hispanique et 189 patients de race blanche) n'a révélé aucune différence marquée des concentrations minimales à l'état stationnaire (Cminss médiane = 4,7 mcg/mL chez les patients de race noire, 3,8 mcg/mL chez les patients hispaniques et 4,3 mcg/mL chez les patients de race blanche) lors du traitement prolongé par névirapine à raison de 400 mg/jour. Cependant, on n'a pas étudié la pharmacocinétique de la névirapine pour connaître les effets précis de ce médicament selon l'origine ethnique.
Surveillance et épreuves de laboratoire
Il est essentiel d'assurer au patient un suivi clinique et biochimique intense, y compris des tests de la fonction hépatique, au départ et durant les 18 premières semaines de traitement (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités). La fréquence optimale de surveillance au cours de cette période n'a pas été établie. Toutefois, il est peut-être prudent d'assurer une surveillance clinique et d'effectuer des épreuves de laboratoire plus souvent qu'une fois par mois, par exemple, des tests de la fonction hépatique au début, avant l'augmentation de la dose et deux semaines après l'augmentation de la dose. Par la suite, le suivi doit être effectué à intervalles fréquents selon l'état clinique du patient. Des tests de la fonction hépatique devraient être effectués sans délai si un patient présente des signes ou des symptômes qui laissent supposer une hépatite et/ou une réaction d'hypersensibilité. Les tests de la fonction hépatique devraient être effectués pour tous les patients qui ont une éruption cutanée au cours des 18 premières semaines de traitement. Les médecins et les patients devraient surveiller de près l'apparition de signes ou de symptômes d'hépatite, comme la fatigue, les malaises, l'anorexie, la nausée, la jaunisse, la bilirubinurie, des selles décolorées, une sensibilité hépatique ou une hépatomégalie. Le diagnostic d'atteinte hépatique devrait être considéré dans ce cas, même si les tests de la fonction hépatique sont normaux au départ ou d'autres diagnostics sont possibles (voir MISES EN GARDE ET PRÉCAUTIONS ; Effets indésirables ; et Posologie et mode d'administration). L'administration de JAMP NEVIRAPINE devrait être interrompue chez les patients présentant des anomalies modérées à graves aux tests de la fonction hépatique (> 5 LSN) (à l'exception de la GGT) jusqu'à ce que les élévations aux tests de la fonction hépatique reviennent aux valeurs de départ. Le traitement par JAMP NEVIRAPINE peut être repris à la dose initiale d'un comprimé à libération immédiate à 200 mg par jour pendant 14 jours, suivi d'un comprimé de névirapine à libération immédiate à 200 mg deux fois par jour. L'augmentation de la dose quotidienne à 200 mg deux fois par jour (400 mg/jour) devrait se faire avec prudence à la suite d'une longue observation. Si on note une éruption cutanée durant la période initiale avec le comprimé à libération immédiate à 200 mg, la dose ne devrait pas être augmentée à 200 mg deux fois par jour avec le comprimé à libération immédiate jusqu'à ce que l'éruption cutanée ait disparue (voir les lignes directrices pour le TRAITEMENT DES GESTION DES ÉRUPTIONS CUTANÉES et POSOLOGIE ET ADMINISTRATION). Les patients devraient être avisés que cette stratégie peut ne pas prévenir l'apparition de réactions indésirables graves. L'administration de la névirapine devrait être interrompue de façon définitive si des anomalies modérées ou graves aux tests de la fonction hépatique se manifestent à nouveau (voir MISES EN GARDE ET PRÉCAUTIONS).
En cas d'hépatite clinique, on doit interrompre de façon permanente le traitement par JAMP NEVIRAPINE et ne pas le reprendre après la guérison. Si les taux de SGOT ou de SGPT augmentent au-dessus de cinq fois la limite supérieure de la normale, on doit interrompre sans tarder l'administration de JAMP NEVIRAPINE. On ne doit pas administrer de nouveau JAMP NEVIRAPINE à des patients qui ont cessé de l'utiliser par suite d'éruption cutanée grave, d'éruption cutanée accompagnée de symptômes généraux, de réactions d'hypersensibilité ou d'hépatite clinique attribuables à la névirapine (voir les lignes directrices sous la rubrique
GESTION DES MANIFESTATIONS HÉPATIQUES). Dans certains cas, le dommage hépatique continue en dépit de l'arrêt du traitement.
Si les concentrations de SGOT ou de SGPT sont > 2 fois la limite supérieure de la normale, les tests de la fonction hépatique devraient être surveillés plus souvent.
Les élévations asymptomatiques des enzymes hépatiques sont fréquentes chez les patients infectés par le VIH et ne sont pas nécessairement une contre-indication à l'instauration d'un traitement par névirapine. Des élévations asymptomatiques de la GGT ne sont pas une contre-indication à la poursuite de l'administration du médicament.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les réactions indésirables les plus graves associées à la névirapine sont les suivantes : hépatite clinique/insuffisance hépatique, syndrome de Stevens-Johnson, nécrolyse épidermique toxique et réactions d'hypersensibilité. L'hépatite clinique/insuffisance hépatique peut être isolée ou associée à des signes d'hypersensibilité, et notamment, éruption cutanée grave ou accompagnée de fièvre, malaises généralisés, fatigue, douleurs musculaires ou articulaires, ampoules, lésions à la bouche, conjonctivite, œdème facial, et/ou hépatite, éosinophilie, granulocytopénie, lymphadénopathie et insuffisance rénale. On a également signalé des lésions hépatiques graves et potentiellement mortelles ainsi qu'une hépatite fulminante mortelle chez des patients traités par névirapine. Les 18 premières semaines de traitement sont une période critique, mais ces réactions peuvent aussi se présenter plus tard au cours du traitement. Le risque de réactions hépatiques est plus élevé au cours des six premières semaines du traitement. Toutefois, le risque se maintient après cette période, et on doit continuer le suivi à intervalles réguliers pendant tout le traitement (voir MISES EN GARDE ET PRÉCAUTIONS, Hépatique/Biliaire/Pancréatique et Réactions cutanées).
Hépato-biliaires :
Dans les études cliniques contrôlées, les réactions hépatiques cliniques, peu importe la gravité, sont survenues chez 4,0 % (écart : de 2,5 à 11,0 %) des patients qui ont pris les comprimés de névirapine à libération immédiate et chez 1,2 % des patients témoins. Dans les études cliniques, on a observé une élévation des transaminases (SGPT ou SGOT > 5X LSN) chez 8,8 % des patients qui ont pris les comprimés de névirapine à libération immédiate et chez 6,2 % des patients témoins. Dans une analyse rétrospective des essais cliniques contrôlés et non contrôlés, les patients présentant un nombre élevé de CD4 au début du traitement par comprimés névirapine à libération immédiate, et surtout les femmes, présentaient un risque plus élevé de manifestations hépatiques symptomatiques aiguës, y compris le décès, et particulièrement au cours des six premières semaines du traitement.
Les patients qui présentaient une hépatite B ou C chronique présentaient des risques plus élevés de manifestations hépatiques plus tard (voir MISES EN GARDE ET PRÉCAUTIONS, Hépatique/Biliaire/Pancréatique).
Peau et tissus sous-cutanés :
La principale toxicité clinique de la névirapine est l'éruption cutanée. Dans les études cliniques contrôlées par placebo ayant porté sur 1 374 patients ayant reçu les comprimés de névirapine à libération immédiate (Tableau 1), on a observé une éruption cutanée, de toutes gravités et de toutes causes, chez 14 à 20 % des patients ayant reçu la névirapine. Des éruptions cutanées graves ou possiblement mortelles ont été observées chez environ 2 % des patients ayant reçu les comprimés de névirapine à libération immédiate, presque exclusivement au cours des six premières semaines du traitement.
Les éruptions cutanées se présentaient habituellement sous forme d'éruptions cutanées érythémateuses maculopapuleuses légères à modérées, avec ou sans prurit, dans la région du torse, du visage et des membres. Des réactions allergiques (anaphylaxie, œdème de Quincke et urticaire) ont été rapportées. Des réactions cutanées graves et possiblement mortelles se sont produites chez les patients recevant la névirapine, y compris des cas de syndrome de Stevens-Johnson et de nécrolyse épidermique toxique. Des cas mortels du syndrome de Stevens-Johnson, d'érythrodermie bulleuse avec épidermolyse et des réactions d'hypersensibilité ont été rapportés. Selon un dénominateur de 2 861 patients ayant reçu les comprimés de névirapine à libération immédiate dans le cadre d'études cliniques, l'incidence globale du syndrome de Stevens-Johnson a été de 0,3 % (9/2 861).
Les éruptions cutanées se sont produites de façon isolée ou au cours du syndrome d'hypersensibilité caractérisé par une éruption accompagnée de symptômes constitutionnels tels que fièvre, arthralgie, myalgie et lymphadénopathie et atteinte viscérale telle que hépatite, éosinophilie, granulocytopénie et dysfonction rénale.
Tableau 1 : Pourcentage des patients adultes présentant des éruptions cutanées dans
des études contrôlées 1 avec placebo – peu importe la cause
| Névirapine | Placebo | ||||
n=1374 % | n=1331 % | ||||
Pendant six semaines du traitement 2 Éruptions cutanées de toutes gravités 3 Grade 1 Érythème, prurit Grade 2 Éruption maculopapuleuse diffuse, desquamation sèche Grade 3 ou 4 Grade 3 : vésicules, desquamation humide, ulcération; Grade 4 : érythème multiforme, syndrome de Stevens-Johnson, nécrolyse épidermique toxique, nécrose demandant la chirurgie, dermatite exfoliative | 14,8 8,5 4,8 1,5 | 5,9 4,2 1,6 0,1 | |||
Pendant 52 semaines de traitement 2 Éruptions cutanées de toutes gravités 3 Grade 1 voir ci-dessus Grade 2 voir ci-dessus Grade 3 ou 4 voir ci-dessus | 24,0 15,5 7,1 1,7 | 14,9 10,8 3,9 0,2 | |||
| Proportion des patients qui ont abandonné le traitement par suite d'éruptions cutanées | 4,3 | 1,2 | |||
1Études 1037, 1038, 1046 et 1090
2Pourcentage fondé sur l’évaluation des probabilités selon la méthode de Kaplan-Meier
3Système de graduation du NCI
Effets indésirables du médicament rapportés dans les études cliniques
Puisque les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’études cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Réactions indésirables survenues dans les essais cliniques contrôlés :
Aucune nouvelle réaction médicamenteuse indésirable outre celles connues pour être associées aux comprimés de névirapine à libération immédiate n'a été observée dans les études cliniques.
On a observé des réactions indésirables modérées ou graves, liées au traitement, chez >2 % des patients qui ont reçu les comprimés de névirapine à libération immédiate dans des études contrôlées par placebo (voir Tableau 2).
Tableau 2 : Pourcentage de patients adultes ayant subi des réactions modérées ou graves liées au médicament dans des études contrôlées par placebo
- 1. Le traitement de fond comprenait 3TC chez tous les patients et des associations d'INTI et d'IP. Les patients avaient une numération des CD4+ < 200 cellules/mm3.
- 2. Le traitement de fond comprenait la ZDV et la ZDV+ddI; on a administré la névirapine en monothérapie à certains patients. La numération des CD4+ était > 200 cellules/mm3.
Anomalies des résultats hématologiques et biologiques
Les anomalies que l'on observe le plus souvent en laboratoire sont : élévation des résultats des épreuves de la fonction hépatique, y compris du SGPT, du SGOT, de la GGT, de la bilirubine totale et de la phosphatase alcaline. Les élévations asymptomatiques de la GGT sont les plus fréquentes. On a signalé des cas d'ictère. On a également signalé des cas d'hépatite, d'hépatotoxicité grave et potentiellement mortelle et d'hépatite fulminante mortelle chez les patients traités par la névirapine.
On a observé des anomalies des résultats des épreuves de la fonction hépatique (SGOT, SGPT) plus souvent chez les patients qui ont reçu les comprimés de névirapine à libération immédiate que chez les patients témoins (Tableau 3). Les élévations asymptomatiques de la GGT sont fréquentes, mais ne constituent pas une contre-indication à la poursuite du traitement par comprimés de névirapine à libération immédiate en l'absence d'élévation des autres paramètres de la fonction hépatique. On a constaté d'autres anomalies biochimiques (bilirubine, anémie, neutropénie, thrombocytopénie) survenant à une fréquence semblable dans des études cliniques comparant les comprimés de névirapine à libération immédiate et des schémas thérapeutiques témoins (Tableau 3).
| Essai 10901 | Essais 1037, 1038, 10462 | ||||||||||||
| Névirapine IR (n=1121) | Placebo (n=1128) | Névirapine IR (n=253) | Placebo (n=203) | ||||||||||
| Exposition médiane (en semaines) | 58 | 52 | 28 | 28 | |||||||||
| Toute réaction indésirable | 14,5% | 11,1% | 31,6% | 13,3% | |||||||||
| Éruption cutanée | 5,1 | 1,8 | 6,7 | 1,5 | |||||||||
| Anomalie des résultats des épreuves de la fonction hépatique | 1,2 | 0,9 | 6,7 | 1,5 | |||||||||
| Nausées | 0,5 | 1,1 | 8,7 | 3,9 | |||||||||
| Granulocytopénie | 1,8 | 2,8 | 0,4 | 0 | |||||||||
| Céphalées | 0,7 | 0,4 | 3,6 | 0,5 | |||||||||
| Fatigue | 0,2 | 0,3 | 4,7 | 3,9 | |||||||||
| Diarrhée | 0,2 | 0,8 | 2,0 | 0,5 | |||||||||
| Douleurs abdominales | 0,1 | 0,4 | 2,0 | 0 | |||||||||
| Myalgie | 0,2 | 0 | 1,2 | 2,0 | |||||||||
Tableau 3 : Pourcentage de patients adultes présentant des anomalies marquées dans les épreuves de laboratoire
| Essai 10901 | Essais 1037, 1038, 10462 | |||||||||||
Névirapine IR n=1121 | Placebo n=1128 | Névirapine IR n=253 | Placebo n=203 | |||||||||
Anomalies des épreuves de laboratoire Hématologie | ||||||||||||
| Hémoglobine 80 g/L | 3,2% | 4,1% | 0% | 0% | ||||||||
| Plaquettes < 50 x 109/L | 1,3 | 1 | 0,4 | 1,5 | ||||||||
| Neutrophiles < 750 x 106/L | 13,3 | 13,5 | 3,6 | 1 | ||||||||
| Chimie sanguine | ||||||||||||
| SGOT > 250 U/L | 3,7 | 2,5 | 7,6 | 1,5 | ||||||||
| SGPT > 250 U/L | 5,3 | 4,4 | 14 | 4 | ||||||||
| Bilirubin > 42,5 mcm/L | 1,7 | 2,2 | 1,7 | 1,5 | ||||||||
- 1. Le traitement de fond comprenait 3TC chez tous les patients et des associations d'INTI et d'IP. Les patients avaient une numération des CD4+ < 200 cellules/mm3.
- 2. Le traitement de fond comprenait la ZDV et la ZDV + ddI; on a administré la névirapine en monothérapie à certains patients. La numération des CD4+ était ≥ 200 cellules/mm3.
Comme on a signalé des cas d'hépatite clinique chez les patients qui ont pris les comprimés de névirapine à libération immédiate, il est essentiel d'effectuer un suivi clinique et biochimique intense, y compris de la fonction hépatique, au départ et durant les 18 premières semaines de traitement. On doit poursuivre le suivi par la suite à des intervalles rapprochés, compte tenu de l'état clinique du patient (voir MISES EN GARDE ET PRÉCAUTIONS, Hépatique/Biliaire/Pancréatique).
Effets indésirables du médicament rapportés après la commercialisation du produit
En plus des réactions indésirables signalées durant les essais cliniques, on a signalé les effets suivants pendant l'utilisation de la névirapine dans la pratique clinique :
Tout l’organisme :
Fièvre, somnolence, syndrome de retrait (voir MISES EN GARDE ET PRÉCAUTIONS : INTERACTIONS MÉDICAMENTEUSES), redistribution/accumulation des graisses corporelles (voir MISES EN GARDE ET PRÉCAUTIONS, Redistribution des graisses).
Gastrointestinaux :
Vomissements
Hépato-biliaires :
Ictère, hépatite fulminante et cholestatique, nécrose hépatique, insuffisance hépatique
Hématologie :
Anémie (observée plus couramment chez les enfants), éosinophilie, neutropénie
Musculosquelettiques :
Arthralgie
Neurologiques :
Paresthésie
Peau et annexes cutanées :
On a signalé des réactions allergiques comprenant l'anaphylaxie, l'œdème de Quincke, des éruptions bulleuses, des cas de stomatite ulcérative et urticaire. De plus, on a constaté, avec l'utilisation de la névirapine, des réactions d'hypersensibilité avec éruption cutanée associée à des symptômes généraux comme la fièvre, des ampoules, des lésions à la bouche, une conjonctivite, un œdème facial, des douleurs musculaires ou articulaires, des malaises généralisés ou des anomalies marquées de la fonction hépatique (voir MISES EN GARDE ET PRÉCAUTIONS, Réactions cutanées), plus un ou plusieurs des signes suivants : hépatite, éosinophilie, granulocytopénie et/ou insuffisance rénale.
En plus des éruptions cutanées et des anomalies de la fonction hépatique, les réactions indésirables le plus souvent signalées en association avec le traitement par névirapine dans toutes les études cliniques étaient les nausées, la fatigue, la fièvre, les céphalées, les vomissements, la diarrhée, les douleurs abdominales et la myalgie. Dans de très rares cas, on a associé des cas d'anémie et de neutropénie au traitement par névirapine. En outre, on a signalé des cas isolés et rares d'arthralgie chez les patients qui suivaient un traitement renfermant la névirapine.
On a signalé les réactions suivantes quand la névirapine était associé à d'autres antirétroviraux : pancréatite, neuropathie périphérique et thrombocytopénie. Ces réactions sont couramment associées à d'autres antirétroviraux, et on peut s'attendre à ce qu'elles surviennent quand on associe la névirapine à ces antirétroviraux.
En résumé, les réactions indésirables, auxquelles l'on peut s'attendre quand on utilise la névirapine, incluent ce qui suit :
Troubles sanguins et du système lymphatique :
Granulocytopénie, anémie
Troubles du système immunitaire :
Réactions due au médicament avec éosinophilie et symptômes systémiques, réaction anaphylactique, hypersensibilité (caractérisée par une éruption cutanée accompagnée de symptômes constitutionnels tels que fièvre, arthralgie, myalgie et lymphadénopathie et au moins un des symptômes suivants : hépatite, éosinophilie, granulocytopénie, dysfonction rénale ou autre atteinte viscérale. Une réaction anaphylactique, un œdème de Quincke et une urticaire ont également été rapportés).
Troubles du système nerveux :
Mal de tête
Troubles gastro-intestinaux :
Diarrhée, douleur abdominale, nausées, vomissements
Troubles hépatobiliaires :
Hépatite (y compris une hépatotoxicité grave et possiblement mortelle), hépatite fulminante (pouvant être mortelle), jaunisse
Troubles cutanés et des tissus sous-cutanés :
Éruption cutanée, syndrome de Stevens-Johnson/nécrolyse épidermique toxique (pouvant être mortelle), œdème de Quincke, urticaire
Troubles musculosquelettiques et des tissus conjonctifs :
Arthralgie, myalgie
Troubles généraux et réactions au point d'administration :
Pyrexie, fatigue
Tests et examens :
Anomalies des épreuves de la fonction hépatique (augmentation du sérum glutamopyruvique transaminase ; augmentation des transaminases ; augmentation du sérum glutamo-oxalacétique transaminase ; augmentation de la gamma-glutamyl-transférase, augmentation des enzymes hépatiques ; hypertransaminasémie ; bilirubine totale, alcaline-phosphatase), diminution du phosphore dans le sang, augmentation de la tension artérielle
INTERACTIONS MÉDICAMENTEUSES
Interactions médicamenteuses graves
|
Aperçu
Cytochrome P450
La névirapine induit les iso-enzymes 3A4 et 2B6 du cytochrome P450. L'administration concomitante de la névirapine et de médicaments métabolisés principalement par ces deux iso-enzymes peut entraîner la baisse des concentrations plasmatiques de ces médicaments et en atténuer les effets thérapeutiques.
La névirapine ne semble pas modifier les concentrations plasmatiques des médicaments qui sont reconnus comme des substrats des autres enzymes du système CYP450, comme les iso-enzymes 1A2, 2D6, 2A6, 2E1, 2C9 ou 2C19.
On trouvera au Tableau 4 les résultats d'études sur les interactions médicamenteuses effectuées sur la névirapine et d'autres médicaments qui peuvent être administrés de façon concomitante. Des modifications de dose ou de posologie peuvent également être recommandées en fonction de ces études sur les interactions médicamenteuses menées auprès de sujets séropositifs pour le VIH-1, sauf indication contraire.
Les données suivantes ont été obtenues avec les comprimés de névirapine à libération immédiate, mais devraient s'appliquer à toutes les préparations.
Interactions médicament-médicament
Tableau 4 : Interactions médicamenteuses significatives établies ou potentielles; on peut recommander de modifier la dose ou le schéma posologique compte tenu des études sur les interactions ou les interactions prévues.
| Catégorie de médicament concomitant : Nom du médicament | Effet sur la concentration de la névirapine ou du médicament concomitant | Commentaire clinique |
|---|---|---|
| ANTI-INFECTIEUX | ||
| Antirétroviraux | ||
| INTI | ||
| Didanosine | ↔ didanosine | Une étude croisée a démontré que la névirapine n'avait aucun effet sur la pharmacocinétique à l'état stationnaire de la ddI (n = 18). Aucun effet significatif sur les paramètres pharmacocinétiques de la didanosine n'a été observé. L'administration concomitante de la didanosine et de la névirapine ne nécessite aucun ajustement de la dose. |
| Emtricitabine | L’emtricitabine n’est pas un inhibiteur des enzymes CYP 450 chez l’humain. Aucun ajustement de la dose n’est nécessaire lorsque la névirapine est administré en association avec l’emtricitabine. | |
| Abacavir | Dans les microsomes hépatiques humains, l’abacavir n’a pas inhibé les isoformes du cytochrome P450. Aucun ajustement de la dose n’est nécessaire lorsque la névirapine est administré en association avec l’abacavir. | |
| Lamivudine | ↔ lamivudine | Une étude de pharmacocinétique auprès de 90 patients qui ont reçu la lamivudine soit avec la névirapine soit avec un placebo n'a pas montré de changement dans la clairance apparente ni dans le volume de distribution de la lamivudine, ce qui donne à penser que la névirapine n'exerce aucune induction sur la clairance de la lamivudine. L'administration concomitante de la lamivudine et de la névirapine ne nécessite aucun ajustement de la dose. |
| Stavudine | ↔ névirapine ↔stavudine | Une étude de 36 jours menée auprès de patients infectés par le VIH à qui on a administré la névirapine, le nelfinavir et la stavudine n'a montré aucun changement statistiquement significatif de l'ASC ni de la Cmax de la stavudine. Névirapine : comparativement aux témoins antérieurs, les concentrations semblaient inchangées. L'administration concomitante de la stavudine et de la névirapine ne nécessite aucun ajustement de la dose. |
| Catégorie de médicament concomitant : Nom du médicament | Effet sur la concentration de la névirapine ou du médicament concomitant | Commentaire clinique |
|---|---|---|
| Ténofovir | ↔ névirapine ↔ tenofovir | Les concentrations plasmatiques du ténofovir restent inchangées lorsqu'il est administré avec la névirapine. Le ténofovir n'a pas d'effet sur les concentrations plasmatiques de la névirapine. L'administration concomitante du ténofovir et de la névirapine ne nécessite aucun ajustement de la dose. |
| Zalcitabinec | ↔ zalcitabine | Une étude croisée a démontré que la névirapine n'avait aucun effet sur la pharmacocinétique à l'état stationnaire de la ddC (n = 6). L'administration concomitante de la zalcitabine et de la névirapine ne nécessite aucun ajustement de la dose. |
| Zidovudine | ↔ névirapine ↓ zidovudine | La zidovudine n'a aucun effet sur la pharmacocinétique de la névirapine. Aucun effet significatif n'a été observé sur les paramètres pharmacocinétiques de la zidovudine. L'administration concomitante de la zidovudine et de la névirapine ne nécessite aucun ajustement de la dose. |
| INNTI | ||
| Éfavirenz | ↓ éfavirenz | L'administration concomitante d'éfavirenz et de la névirapine n'est pas recommandée en raison des changements pharmacocinétiques de l'EFV et du risque plus élevé d'effets secondaires possibles avec cette association. De plus, cette association n'améliore pas l'efficacité de l'un ou l'autre des INNTI administrés seuls. Les doses appropriées pour l'utilisation sûre et efficace de cette association n'ont pas été déterminées. |
| Delavirdine | Les interactions n’ont pas été étudiées. L’administration concomitante de névirapine et d’INNTI n’est pas recommandée (voir également MISES EN GARDE ET PRÉCAUTIONS, Administration concomitante avec d’autres médicaments). | |
| Étravirine | L’administration concomitante d’étravirine et de névirapine peut causer une diminution significative des concentrations plasmatiques d’étravirine et une réduction de l’effet thérapeutique de l’étravirine. L’administration concomitante de névirapine et d’INNTI n’est pas | |
| Rilpivirine | Les interactions n’ont pas été étudiées. L’administration concomitante de névirapine et d’INNTI n’est pas recommandée (voir également MISES EN GARDE ET PRÉCAUTIONS, Administration concomitante avec d’autres médicaments). | |
| IP | ||
| Catégorie de médicament concomitant : Nom du médicament | Effet sur la concentration de la névirapine ou du médicament concomitant | Commentaire clinique |
|---|---|---|
Darunavir / ritonavir | ↑ névirapine ↑darunavir | Aucun effet significatif sur les paramètres pharmacocinétiques du darunavir n'a été observé lorsqu'il est administré en association avec la névirapine. L'exposition à la névirapine augmente lorsque cette dernière est administrée en association avec le darunavir et le ritonavir. L'administration concomitante du darunavir et de la névirapine ne nécessite aucun ajustement de la dose. |
| Fosamprénavir | ↑ névirapine ↓ amprenavir | L'administration concomitante du fosamprénavir et de la névirapine n'est pas recommandée si le fosamprénavir n'est pas administré en association avec le ritonavir. |
Fosamprénavir / ritonavir | ↑ névirapine ↓ amprenavir | Aucune modification significative des paramètres pharmacocinétiques plasmatiques de l'amprénavir n'a été observée. Une augmentation des concentrations plasmatiques minimales de la névirapine a été observée. L'administration concomitante de fosamprénavir/ritonavir et de la névirapine ne nécessite aucun ajustement de la dose. |
| Indinavir | ↔ névirapine ↓ indinavir | Les résultats d'une étude clinique menée auprès de patients infectés par le VIH ayant reçu de la névirapine et de l'indinavir indiquent que l'association de ces deux médicaments entraîne une diminution de l'ASC et de la Cmin de l'indinavir. Il n'y a eu aucun changement significatif des concentrations plasmatiques de la névirapine. Une augmentation de la dose d'indinavir à 1 000 mg aux 8 heures peut être envisagée si l'indinavir est administré avec une dose de névirapine de 200 mg bid; cependant, il n'existe aucune donnée pouvant établir que l'innocuité à court terme ou à long terme ni l'activité antivirale de 1 000 mg d'indinavir administré aux 8 heures avec 200 mg bid de névirapine seront différentes de celles associées à l'administration de 800 mg d'indinavir aux 8 heures avec 200 mg bid de névirapine. Aucun changement cliniquement pertinent des concentrations plasmatiques de la névirapine n'a été observé. |
Lopinavir / ritonavir | Adultes: ↓ lopinavir | Chez des adultes séropositifs pour le VIH, la névirapine, utilisée en association avec le lopinavir/ritonavir administré à raison de 400/100 mg (3 capsules) deux fois par jour, a entraîné une baisse de l'ASC et de la Cmin moyennes du lopinavir. Même si la pertinence clinique de cette observation n'a pas encore été clairement établie, une augmentation de la dose de lopinavir/ritonavir à 533/133 mg deux fois par jour (4 capsules) administrée avec des aliments est recommandée en association avec la névirapine. L'administration concomitante du lopinavir et de la névirapine ne nécessite aucun ajustement de la dose. |
| Catégorie de médicament concomitant : Nom du médicament | Effet sur la concentration de la névirapine ou du médicament concomitant | Commentaire clinique |
|---|---|---|
Lopinavira / ritonavir | Enfants: ↓ lopinavir | Chez les enfants, une augmentation de la dose du lopinavir/ritonavir à 300/75 mg/m2 deux fois par jour avec de la nourriture devrait être considérée si le lopinavir/ritonavir est administré en association avec la névirapine, surtout dans les cas où on soupçonne une baisse de la sensibilité au lopinavir/ritonavir. Les résultats d'une étude de pharmacocinétique menée auprès d'enfants étaient conformes à ceux obtenus chez les adultes. En association avec de la névirapine, l'ASC et la Cmin moyennes du lopinavir ont diminué. Chez les enfants de 6 mois à 12 ans, on peut donc penser à porter la dose de lopinavir/ritonavir à 13/3,25 mg/kg chez les enfants de 7 à <15 kg; à 11/2,75 mg/kg chez ceux de 15 à 45 kg; et à une dose maximale de 533/133 mg deux fois par jour chez ceux de >45 kg lorsque l'on administre ce médicament en association avec la névirapine et que l'on soupçonne une baisse de la sensibilité au lopinavir/ritonavir. |
| Nelfinavir | ↔ névirapine ↓nelfinavir Cmin ↓ nelfinavir-M8 metabolite | Les résultats d'une étude de 28 jours menée auprès de patients infectés par le VIH ayant reçu la névirapine et du nelfinavir n'ont démontré aucun changement statistiquement significatif des paramètres pharmacocinétiques du nelfinavir après l'ajout de la névirapine. Comparativement aux témoins antérieurs, les concentrations de la névirapine paraissaient inchangées. Par contre, avec le principal métabolite du nelfinavir (M8), qui présente une activité semblable à celle de la molécule mère, on a observé une baisse de l'ASC, de la Cmax et de la Cmin. On n'a pas établi la dose convenable de nelfinavir en association avec la névirapine, pour ce qui est de l'innocuité et de l'efficacité. L'administration concomitante du nelfinavir et de la névirapine ne nécessite aucun ajustement de la dose. |
| Ritonavir | ↔ névirapine ↔ ritonavir | Les résultats d'une étude clinique menée auprès de patients infectés par le VIH ayant reçu de la névirapine et du ritonavir indiquent que l'association de ces deux médicaments n'entraîne aucun changement significatif des concentrations plasmatiques du ritonavir ni de la névirapine. L'administration concomitante du ritonavir et de la névirapine ne nécessite aucun ajustement de la dose. |
| Saquinavir | ↔ névirapine ↓saquinavir | Les résultats d'une étude clinique menée auprès de patients infectés par le VIH ayant reçu la névirapine et le saquinavir (capsules de gélatine dure,) indiquent que l'association de ces deux médicaments entraîne une diminution moyenne de l'ASC du saquinavir et aucun changement significatif des concentrations plasmatiques de la névirapine. Cette diminution ne semble pas être cliniquement significative et aucun ajustement de la dose du saquinavir ni de la névirapine n'est recommandé. L'innocuité et l'efficacité de l'association de la névirapine et du saquinavir/ritonavir n'ont pas été déterminées. |
Tipranavir / ritonavir | ↓névirapine ↓tipranavir | Aucune étude spécifique sur l'interaction médicamenteuse n'a été effectuée. Les données limitées obtenues d'une étude de phase II a menée auprès de patients infectés par le VIH démontrent une diminution non significative sur le plan clinique de 20 % de la Cmin du TPV. Aucun effet significatif sur les paramètres pharmacocinétiques du tipranavir et de la névirapine n'est prévu. L'administration concomitante du tipranavir et de la névirapine ne nécessite aucun ajustement de la dose. |
| Inhibiteurs de l'entrée | ||
| Catégorie de médicament concomitant : Nom du médicament | Effet sur la concentration de la névirapine ou du médicament concomitant | Commentaire clinique |
|---|---|---|
| Enfuvirtide | ↔ névirapine ↔ enfuvirtide | Aucune interaction pharmacocinétique cliniquement significative n'est prévue entre l'utilisation concomitante de l'enfuvirtide et de médicaments métabolisés par les enzymes du CYP450. Aucun effet significatif sur les paramètres pharmacocinétiques de l'enfuvirtide n'est prévu. L'administration concomitante de l'enfuvirtide et de la névirapine ne nécessite aucun ajustement de la dose. |
| Maraviroc | ↑ maraviroc | Les concentrations de la névirapine n'ont pas été mesurées, donc aucun effet n'est prévu. Aucun effet significatif sur les paramètres pharmacocinétiques du maraviroc et de la névirapine n'est prévu. L'administration concomitante du maraviroc, de la névirapine, de la lamivudine et du ténofovir ne nécessite aucun ajustement de la dose. |
| Inhibiteurs de l'intégrase | ||
| Raltegravir | ↔ névirapine ↔ raltegravir | Aucune donnée clinique n'est disponible. Compte tenu de la voie métabolique du raltégravir, aucune interaction n'est prévue. Aucun effet significatif sur les paramètres pharmacocinétiques du raltégravir et de la névirapine n'est prévu. L'administration concomitante du raltégravir et de la névirapine ne nécessite aucun ajustement de la dose. |
| Elvitegravir / cobicistat | Les interactions n’ont pas été étudiées. Le cobicistat, un inhibiteur du cytochrome P450 3A, inhibe de façon significative les enzymes hépatiques, ainsi que d’autres voies métaboliques. Par conséquent, l’administration concomitante modifierait probablement les concentrations plasmatiques du cobicistat et de névirapine. L’administration concomitante de névirapine et d’elvitegravir en association avec le cobicistat n’est pas recommandée (voir également MISES EN GARDE ET PRÉCAUTIONS, Administration concomitante avec d’autres médicaments). | |
| Agents antiviraux pour l’hépatite B & C | ||
| Interférons (PEG-interféron alpha-2a et alpha-2b | Les interférons n’ont aucun effet connu sur le CYP 3A4 ou 2B6. Aucune interaction médicament-médicament cliniquement pertinente n’est anticipée. Les interférons peuvent être administrés en association avec la névirapine sans qu’il soit nécessaire d’ajuster la dose des médicaments. | |
| Entecavir | L’entecavir n’est pas un substrat, un inducteur ou un inhibiteur des enzymes du cytochrome P450 (CYP450). Compte tenu de la voie métabolique de l’entecavir, aucune interaction médicament-médicament cliniquement pertinente n’est anticipée. L’entecavir peut être administré en association avec la névirapine sans qu’il soit nécessaire d’ajuster la dose des médicaments. | |
| Catégorie de médicament concomitant : Nom du médicament | Effet sur la concentration de la névirapine ou du médicament concomitant | Commentaire clinique |
|---|---|---|
| Telbivudine | Le telbivudine n’est pas un substrat, un inducteur ou un inhibiteur des enzymes du cytochrome P450 (CYP450). Compte tenu de la voie métabolique du telbivudine, aucune interaction médicament-médicament cliniquement pertinente n’est anticipée. Le telbivudine peut être administré en association avec la névirapine sans qu’il soit nécessaire d’ajuster la dose des médicaments. | |
| Adéfovir | Les résultats d’études in vitro ont révélé un faible antagonisme de la névirapine par l’adéfovir (voir également Propriétés pharmacologiques), lequel n’a pas été confirmé dans le cadre d’études cliniques. Par conséquent, aucune diminution de l’efficacité n’est prévue. L’adéfovir n’a pas eu d’impact sur l’un ou l’autre des isoformes CYP courants contribuant au métabolisme des médicaments chez l’humain et est éliminé par voie rénale. Aucune interaction médicament-médicament n’est anticipée. L’adéfovir peut être administré en association avec la névirapine sans qu’il soit nécessaire d’ajuster la dose des médicaments. | |
| Ribavirine | Les résultats d’études in vitro ont révélé un faible antagonisme de la névirapine par la ribavirine (voir également Propriétés pharmacologiques), lequel n’a pas été confirmé dans le cadre d’études cliniques. Par conséquent, aucune diminution de l’efficacité n’est prévue. La ribavirine n’inhibe pas les enzymes du cytochrome P450, et il n’existe aucune donnée corroborant l’induction des enzymes hépatiques par la ribavirine dans les études sur la toxicité. Aucune interaction médicament-médicament n’est anticipée. La ribavirine peut être administrée en association avec névirapine sans qu’il soit nécessaire d’ajuster la dose des médicaments. | |
| Boceprevir | Le boceprevir est métabolisé en partie par le CYP3A4/5. L’administration concomitante de boceprevir et de médicaments qui causent l’induction ou l’inhibition du CYP3A4/5 pourrait faire augmenter ou diminuer l’exposition. Les concentrations plasmatiques minimales du boceprevir étaient moins élevées lorsque ce médicament a été administré avec un INNTI présentant une voie métabolique semblable à celle de la névirapine. L’impact clinique de la réduction des concentrations plasmatiques minimales de boceprevir observée n’a pas été directement évalué. L’administration concomitante de boceprevir et de névirapine n’est pas recommandée (voir également MISES EN GARDE ET PRÉCAUTIONS, Utilisation concomitante avec d’autres médicaments). |
| Catégorie de médicament concomitant : Nom du médicament | Effet sur la concentration de la névirapine ou du médicament concomitant | Commentaire clinique |
|---|---|---|
| Telaprevir | Le telaprevir est métabolisé dans le foie par CYP3A et un substrat de la p-glycoprotéine. D’autres enzymes peuvent contribuer au métabolisme. L’administration concomitante de telaprevir et de produits médicinaux qui causent l’induction du CYP3A et/ou de la P-gp peut réduire les concentrations plasmatiques de telaprevir. Aucune étude sur les interactions médicament-médicament entre le telaprevir et la névirapine n’a été menée. Toutefois, des études sur les interactions entre le telaprevir et un INNTI présentant une voie métabolique semblable à celle de la névirapine ont révélé une réduction des concentrations des deux médicaments. Les résultats d’études DDI sur le telaprevir administré avec de l’éfavirenz laissent entendre que la prudence est de mise à l’administration concomitante avec des inducteurs du P450. La prudence est de mise à l’administration concomitante de telaprevir et de névirapine. À l’administration concomitante avec la névirapine, un ajustement de la dose de telaprevir devrait être considéré. | |
| Antibiotiques | ||
| Clarithromycin | ↑ névirapine ↓ clarithromycin ↑ clarithromycin - 14-OH Metabolite | Les résultats d'une étude sur les interactions médicamenteuses entre la névirapine et la clarithromycine ont démontré une réduction significative de l'ASC, de la Cmax et de la Cmin de la clarithromycine et une augmentation significative de l'ASC et de la Cmax du métabolite actif 14-OH clarithromycine. Une augmentation significative de la Cmin et une augmentation non significative de l'ASC et de la Cmax ont également été rapportées avec la névirapine. L'utilisation de solutions de rechange à la clarithromycine, comme l'azithromycine, devrait être envisagée. Une surveillance étroite d'anomalies hépatiques est recommandée. |
| Rifabutin | ↔ névirapine ↑ rifabutin ↑ Metabolite 25-O- desacetylrifabutin | Au cours d'une étude pharmacocinétique ouverte, l'administration concomitante de rifabutine suivant l'instauration complète de la névirapine a entraîné une augmentation de l'ASC à l'état stationnaire, de la Cmax et de la Cmin de la rifabutine. On a également observé une augmentation de l'ampleur et de la vitesse de l'exposition au métabolite 25-O-désacétyl-rifabutine. Étant donné la grande variabilité entre les sujets, l'exposition à la rifabutine pourrait être plus prononcée chez certains patients, et par conséquent, leur risque de toxicité à la rifabutine pourrait être augmenté. Il faut donc faire preuve de prudence lorsque la rifabutine est administrée en association avec la névirapine. Une augmentation cliniquement non pertinente de la clairance apparente de la névirapine (de 9 %) a été signalée comparativement aux données pharmacocinétiques antérieures. L'administration concomitante de la rifabutine et de la névirapine ne nécessite aucun ajustement de la dose. |
| Catégorie de médicament concomitant : Nom du médicament | Effet sur la concentration de la névirapine ou du médicament concomitant | Commentaire clinique |
|---|---|---|
Rifampicin (Rifampin) | ↓ névirapine ↔ rifampicin | L'administration concomitante de la rifampicine et de la névirapine n'est pas recommandée. Il existe des données cliniques limitées indiquant que la dose de la névirapine doit être ajustée lors de l'administration concomitante avec la rifampicine. Le médecin qui doit traiter un patient aussi atteint de tuberculose et qui utilise un traitement renfermant la névirapine peut utiliser la rifabutine à la place de la rifampicine. (voir MISES EN GARDE ET PRÉCAUTIONS). |
| Antifungiques | ||
| Fluconazole | ↑ névirapine ↔ fluconazole | L'administration concomitante de fluconazole et de névirapine a entraîné une augmentation d'environ 100 % de l'exposition à la névirapine comparativement aux données qui avaient été consignées quand la névirapine avait été administrée seule. Étant donné le risque d'une augmentation de l'exposition à la névirapine, il faut faire preuve de prudence quand on administre des médicaments en concomitance et suivre les patients de près. Le fluconazole ne devrait être ajouté à un traitement stable à base de névirapine uniquement si les bienfaits l'emportent sur les risques. La névirapine n'avait pas d'effet pertinent en clinique sur le fluconazole. |
| Itraconazole | ↔ névirapine ↓ itraconazole | Aucune différence significative n'a été observée avec les paramètres pharmacocinétiques de la névirapine. Un ajustement de la dose de l'itraconazole devrait être considéré lorsque ces deux agents sont administrés en association; cependant, une dose plus élevée d'itraconazole pourrait avoir un effet inhibiteur sur la concentration plasmatique de la névirapine. |
| Kétoconazole | ↑ névirapine ↓ ketoconazole | L'administration concomitante de névirapine et de kétoconazole a entraîné une réduction significative de l'ASC et de la Cmax du kétoconazole. Au cours de la même étude, l'administration de kétoconazole a entraîné une augmentation de la concentration plasmatique de névirapine comparativement aux données antérieures. Le kétoconazole et la névirapine ne devraient pas être administrés en association. Un ajustement de la dose du kétoconazole devrait être considéré lorsque ces deux agents sont administrés en association. |
| ANTACIDES | ||
| Cimétidine | névirapine Cmin ↑ | La concentration minimum moyenne de la névirapine chez les patients recevant de la cimétidine était 7 % plus élevée que celle du groupe témoin. Les données limitées semblent indiquer qu'aucun ajustement de la dose n'est nécessaire lorsque la cimétidine est administrée en association avec la névirapine. |
| ANTITHROMBOTIQUES | ||
| Warfarine | ↑ or ↓ warfarine | L'interaction entre la névirapine et l'antithrombotique warfarine est complexe alors que le risque d'augmentation et de diminution du temps de coagulation existe avec l'utilisation concomitante. L'effet net de l'interaction peut changer durant les premières semaines d'administration concomitante, durant le rétablissement de l'effet thérapeutique seulement après un ajustement de dose ou avec l'arrêt de la névirapine. Une surveillance étroite de l'anticoagulation est donc nécessaire. |
| Catégorie de médicament concomitant : Nom du médicament | Effet sur la concentration de la névirapine ou du médicament concomitant | Commentaire clinique |
|---|---|---|
| CONTRACEPTIFS | ||
| Acétate de médroxyprogest érone en dépôt (DMPA) | ↑ névirapine ↔ DMPA | Aucun effet significatif sur les paramètres pharmacocinétiques du DMPA et de la névirapine n'a été observé. L'administration concomitante du DMPA et de la névirapine ne nécessite aucun ajustement de la dose. L'administration concomitante de la névirapine n'a pas modifié les effets de suppression de l'ovulation du DMPA mesurés par les taux de progestérone. |
Ethinylestradiol / Norethindrone | ↓ethinylestradiol (EE) ↓ norethindrone (NET) | Les femmes qui prennent de la névirapine ne doivent pas recourir aux contraceptifs hormonaux oraux comme seules méthodes de contraception. Aucune dose appropriée de contraceptifs hormonaux (oraux ou sous autres formes) autres que le DMPA en association avec la névirapine n'a été déterminée en termes d'innocuité et d'efficacité. |
| ANALGÉSIQUES/OPIOÏDES | ||
| Méthadone | ↓ méthadone | Les résultats d'une étude menée auprès de patients infectés par le VIH et recevant de la névirapine ont démontré que la concentration plasmatique à l'état d'équilibre de méthadone était réduite à la Cmax et en fonction de l'exposition à la méthadone (ASC). Des cas de symptômes de sevrage ont été rapportés chez des patients recevant de la méthadone en association avec la névirapine. Il faut surveiller les patients qui prennent de la méthadone quand on commence un traitement par névirapine et surveiller l'apparition de symptômes de retrait et augmenter la dose de méthadone en conséquence. |
| HERBES MÉDICINALES | ||
| Millepertuis | ↓ névirapine | L'administration concomitante de la névirapine et de millepertuis (Hypericum perforatum) ou de produits à base de millepertuis n'est pas recommandée. L'administration concomitante d'inhibiteurs non nucléosidiques de la transcriptase inverse, y compris la névirapine, et du millepertuis peut diminuer les concentrations de l'INNTI et entraîner des concentrations sous-optimales de la névirapine, ce qui peut causer une perte de la réponse virologique et une résistance possible à la névirapine ou à la catégorie des INNTI. Ce phénomène est dû à la stimulation des enzymes métaboliques et/ou des protéines de transport médicamenteux par le millepertuis. Si un patient prend déjà du millepertuis, il faut donc vérifier les concentrations de névirapine et, si possible, la charge virale, et cesser l'administration de millepertuis. Les concentrations de névirapine peuvent augmenter avec l'arrêt du millepertuis. La dose de la névirapine devra peut-être être ajustée. Cet effet inducteur peut persister pendant au moins 2 semaines après l'arrêt du millepertuis. |
§ = Cmin inférieure au niveau décelable de l’analyse
↑ = Augmentation, ↓ = Diminution, ↔ = Sans effet
a Sujets pédiatriques âgés entre 6 mois et 12 ans
b Plan à groupes parallèles; n pour névirapine + lopinavir/ritonavir, n pour lopinavir/ritonavir seuls
c Retiré du marché au Canada
d L’administration de névirapine à des enfants n’est pas approuvée au Canada
Les effets de la névirapine sur la pharmacocinétique des médicaments concomitants et les effets des médicaments concomitants sur la névirapine sont résumés aux Tableau 5 et 6, respectivement. Ces données sont tirées des résultats d'études sur les interactions médicamenteuses menées auprès de sujets séropositifs pour le VIH-1, sauf indication contraire.
Tableau 5 : Interactions médicamenteuses : Paramètres pharmacocinétiques pour la
névirapine en présence d'un médicament concomitant (voir le Tableau 4 pour les modifications de dose recommandées)
| Médicament concomitant | Dose du médicament concomitant | Posologie de Névirapine | n | Modification, en %, des paramètres pharmacocinétiques de la névirapine (IC 90 %) Aucun effet = 1,00 | ||
|---|---|---|---|---|---|---|
| ANTI- INFECTIEUX | ASC | Cmax | Cmin | |||
| Antirétroviraux | ||||||
| IP | ||||||
| Darunavir/ritonavirb | 400/100 mg BID | 200 mg BID | 8 | 1,27 (1,12-1,44) | 1,18 (1,02-1,37) | 1,47 (1,20-1,82) |
| Fosamprénavir | 1400 mg BID | 200 mg BID | 17 | 1,29 (1,19-1,40) | 1,25 (1,14-1,37) | 1,34 (1,21-1,49) |
| Antirétroviraux | ||||||
| Fosamprénavir/ Ritonavir | 700/100 mg BID | 200 mg BID | 17 | 1,14 (1,05-1,24) | 1,13 (1,03-1,24) | 1,22 (1,10-1,35) |
| Antibiotiques | ||||||
| Clarithromycinea | 500 mg BID | 200 mg par jour x 14 jours; 200 mg BID x 14 jours | 15 | 1,26 | 1,24 | 1,28 |
| Rifampina | 600 mg par jour | 200 mg par jour x 14 jours; 200 mg BID x 14 jours | 14 | 0,42 | 0,50 | 0,32 |
| Antifongiques | ||||||
| Itraconazoleb | 200 mg par jour | 200 mg par jour | 12 | 1,02† (1,00-1,06) | 1,05† (1,04-1,06) | 1,14 (1,08-1,27)† |
| CONTRACEPTIFS | ||||||
| Acétate de medroxy- progesterone en dépôt (DMPA) | 150 mg every 3 mois | 200 mg par jour x 14 jours; 200 mg BID x 14 jours) | 16 | 1,17 (1,03-1,33) | 1,19 (1,05-1,33) | -- |
↑ = Augmentation, ↓ = Diminution
† = Rapport moyen mesuré avec un intervalle de confiance de 95%
a Consulter les recommandations cliniques au Tableau 4
b Études menées auprès de sujets en santé
Tableau 6 : Interactions médicamenteuses : Paramètres pharmacocinétiques pour le médicament concomitant en présence de névirapine (voir le Tableau 4 pour les modifications de dose recommandées)
| Médicament concomitant | Dose du médicament concomitant | Posologie de Névirapine | n | Modification, en %, des paramètres pharmacocinétiques des médicaments administrés (IC 90 %) Aucun effet = 1,00 | ||
|---|---|---|---|---|---|---|
| ANTI-INFECTIEUX | ASC | Cmax | Cmin | |||
| Antirétroviraux | ||||||
| INTI | ||||||
| Didanosine | 100 - 150 mg BID | 200 mg par jour x 14 jour; 200 mg BID x 14 jours | 18 | 1,08 (0,92-1,27) | 0,98 (0,79-1,21) | § |
Stavudine/ Nelfinavir | 30-40 mg BID 750 mg TID | 200 mg par jour x 14 jour; 200 mg BID x 14 jours | 22 | 0,96 (0,89-1,03) | 0,94 (0,86-1,03) | § |
Zalcitabinee Zidovudine | 0,125-0,25 mg TID 100-200 mg TID | 200 mg par jour x 14 jours; 200 mg BID x 14 jours | 6 | 1,14 (0,87-1,52) | 0,97 (0,75-1,25) | § |
| Zidovudine | 100-200 mg TID | 200 mg par jour x 14 jours; 200 mg BID x 14 jours | 11 | 0,72 (0,60-0,96) | 0,70 (0,49-1,14) | § |
| INNTI | ||||||
| Éfavirenza | 600 mg par jour | 200 mg par jour x 14 jours; 400 mg par jour x14 jours | 17 | 0,72 (0,66-0,86) | 0,88 (0,77-1,01) | 0,68 (0,65-0,81) |
| IP | ||||||
| Darunavir/ritonavir d | 400/100 mg BID | 200 mg BID | 8 | 1,24 (0,97-1,57) | 1,40 (1,14-1,73) | 1,02 (0,79-1,32) |
| Fosamprénavir | 1400 mg BID | 200 mg BID | 17 | 0,67 (0,55-0,80) | 0,75 (0,63-0,89) | 0,65 (0,49-0,85) |
Fosamprenavir/ ritonavir | 700/100 mg BID | 200 mg BID | 17 | 0,89 (0,77-1,03) | 0,97 (0,85-1,10) | 0,81 (0,69-0,96) |
| Médicament concomitant | Dose du médicament concomitant | Posologie de Névirapine | n | Modification, en %, des paramètres pharmacocinétiques des médicaments administrés (IC 90 %) Aucun effet = 1,00 |
|---|
| ANTI-INFECTIEUX | ASC | Cmax | Cmin | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Médicament concomitant | Dose du médicament concomitant | Posologie de Névirapine | n | Modification, en %, des paramètres pharmacocinétiques des médicaments administrés (IC 90 %) Aucun effet = 1,00 | ||||||||||||||
| ANTI-INFECTIEUX | ASC | Cmax | Cmin | |||||||||||||||
| Antirétroviraux | ||||||||||||||||||
| Indinavira | 800 mg q8H | 200 mg par jour x 14 jours; 200 mg BID x 14 jours | 19 | 0,69 (0,61-0,78 | 0,85 (0,76-0,96) | 0,56 (0,47-0,67) | ||||||||||||
| Lopinavira, b | 300/75 mg/m2 (lopinavir/ ritonavir) b | 7 mg/kg or 4 mg/kg par jour x 2 semaines; BID x 1 semaine | 12, 15 c | 0,78 (0,56-1,09) | 0,86 (0,64-1,16) | 0,45 (0,25-0,81) | ||||||||||||
| Lopinavira | 400/100 mg BID (lopinavir/ ritonavir) | 200 mg par jour x 14 jours; 200 mg BID > 1 an | 22, 19c | 0,73 (0,53-0,98) | 0,81 (0,62-0,95) | 0,54 (0,28-0,74) | ||||||||||||
Nelfinavira Nelfinavir-M8 metabolite | 750 mg TID | 200 mg par jour x 14 jours; 200 mg BID x 14 jours | 23 | 0,94 (0,78-1,14) | 1,06 (0,92-1,22) | 0,68 (0,50-1,05) | ||||||||||||
0,38 (0,30–0,47) | 0,41 (0,32–0,52) | 0,34 (0,26–0,45) | ||||||||||||||||
| Ritonavir | 600 mg BID | 200 mg par jour x 14 jours; 200 mg BID X 14 jours | 18 | 0,92 (0,79-1,07) | 0,91 (0,78-1,07) | 0,93 (0,76-1,14) | ||||||||||||
| Saquinavira | 600 mg TID | 200 mg par jour x 14 jours; 200 mg BID x 21 jours | 23 | 0,62 (0,53-0,89) | 0,68 (0,56-0,94) | § | ||||||||||||
| Inhibiteurs de l'entrée | ||||||||||||||||||
Maraviroc/ lamivudine/ Tenofovir DF | Dose unique de 300 mg 300 mg par jour 300 mg par jour | 200 mg BID | 8 | 1,01 (0,65-1,55) | 1,54 (0,94-2,51) | § | ||||||||||||
| Antibiotiques | ||||||||||||||||||
Clarithromycina Metabolite 14-OH- clarithromycin | 500 mg BID | 200 mg par jour x 14 jours; 200 mg BID x 14 jours | 15 | 0,69 (0,62-0,76) | 0,77 (0,69-0,86) | 0,44 (0,30-0,64) | ||||||||||||
1,42 (1,16-1,73) | 1,47 (1 ,21-1 ,80) | 0 (0,68-1,49) | ||||||||||||||||
Rifabutinea Métabolite 25-O- | 150 ou 300 mg par jour | 200 mg par jour x 14 jours; 200 mg BID x 14 jours | 19 | 1,17 (0,98-1,40) | 1,28 (1,09-1,51) | 1,07 (0,84-1,37) | ||||||||||||
| 1,24 | 1,29 | 1,22 | ||||||||||||||||
| Médicament concomitant | Dose du médicament concomitant | Posologie de Névirapine | n | Modification, en %, des paramètres pharmacocinétiques des médicaments administrés (IC 90 %) Aucun effet = 1,00 |
|---|
| ANTI-INFECTIEUX | ASC | Cmax | Cmin | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| désacétyl-rifabutine | (0,84-1,84) | (0,98-1,68) | (0,86-1,74) | ||||||||
| Rifampicinea | 600 mg par jour | 200 mg par jour x 14 jours; 200 mg BID x 14 jours | 14 | 1,11 (0,96-1,28) | 1,06 (0,91-1,22) | § | |||||
| Médicament concomitant | Dose du médicament concomitant | Posologie de Névirapine | n | Modification, en %, des paramètres pharmacocinétiques des médicaments administrés (IC 90 %) Aucun effet = 1,00 | ||
| ANTI-INFECTIEUX | ASC | Cmax | Cmin | |||
| Antifongiques | ||||||
| Fluconazole | 200 mg par jour | 200 mg par jour x 14 jour; 200 mg BID x 14 jour | 19 0 | 0,94 (0,88-1,01) | 0,92 (0,85-0,99) | 0,93 (0,86-1,01) |
| Itraconazole d | 200 mg par jour 1 | 200 mg par jour | 12 | 0,39† | 0,62† | 0,13† |
| Kétoconazolea | 400 mg par jour | 200 mg par jour x 14 jour; 200 mg BID x 14 jour | 21 | 0,28 (0,20-0,40) | 0,56 (0,42-0,73) | § |
| CONTRACEPTIFS | ||||||
Éthinylestradiola et Noréthindronea | 0 ,035 mg (Ortho-Novum® 1/35) 1 mg (Ortho-Novum® 1/35) | 200 mg par jour x 14 jour; 200 mg BID x 14 jour | 10 | 0,80 (0,67 - 0,97) | 0,94 (0,79 - 1,12) | § |
0,81 (0,70 - 0,93) | 0,84 (0,73 - 0,97) | § | ||||
| TOXICOMANIE | ||||||
| Methadone | Posologie individualisée | 200 mg par jour x 14 jour; 200 mg BID ≥ 7 jour | 8 | 0,40 (0,31 - 0,51) | 0,58 (0,50 - 0,67) | § |
§ = Cmin inférieure au niveau décelable de l’analyse
↑ = Augmentation, ↓ = Diminution, ↔ = Aucun effet
† = Rapport moyen mesuré avec un intervalle de confiance de 95%
a Consulter les recommandations cliniques au Tableau 4
b Sujets pédiatriques âges entre 6 mois et 12 ans
c Plan à groups parallèles; n pour névirapine + lopinavir/ritonavir, n pour lopinavir/ritonavir seuls
d Études menées auprès de sujets en santé
e Retiré du marché au Canada
En plus des interactions reconnues, il peut y avoir d'autres interactions pharmacocinétiques potentielles entre la névirapine et des médicaments d'autres classes métabolisés par les enzymes du cytochrome P450. On trouvera ces interactions potentielles au Tableau 7. Bien que l'on n'ait pas mené d'études particulières sur les classes de médicaments du Tableau 7 chez des sujets séropositifs pour le VIH-1, il est justifié d'effectuer un suivi clinique supplémentaire lorsque l'on administre ces médicaments en même temps que la névirapine.
Tableau 7 : Interactions Médicamenteuses Potentielles : Faire Preuve De Prudence; Il Peut Être Nécessaire De Modifier La Dose Du Médicament Administré En Concomitance En Raison D'une Réduction Possible De Ses Effets Cliniques
| Classe de médicaments | Exemples de médicaments | Commentaire clinique |
| Anti-arythmiques | Amiodarone, disopyramide, lidocaine | Les concentrations plasmatiques peuvent être réduites. |
| Anticonvulsants | Carbamazépine, clonazépam, éthosuximide | Les concentrations plasmatiques peuvent être réduites. |
| Inhibiteurs calciques | Diltlazem, nifedipine, verapamil | Les concentrations plasmatiques peuvent être réduites. |
| Chimiothérapie anticancéreuse | Cyclophosphamide | Les concentrations plasmatiques peuvent être réduites. |
| Alcaloïdes de l'ergot | Ergotamine | Les concentrations plasmatiques peuvent être réduites. |
| Immunosuppresseurs | Cyclosporine, tacrolimus, sirolimus | Les concentrations plasmatiques peuvent être réduites. |
| Agents favorisant la motilité gastrointestinale | Cisapride* | Les concentrations plasmatiques peuvent être réduites. |
| Agonistes des opiacés | Fentanyl | Les concentrations plasmatiques peuvent être réduites. |
* Le cisapride n'est plus commercialisé au Canada.
Autres médicaments métabolisés par le CYP3A
La biotransformation de la névirapine se fait en grande partie par le métabolisme du cytochrome P450 (CYP3A>CYP2B6) et la glycuronidation avec l'induction maximale survenant 2 à 4 semaines après le début du traitement à doses multiples. Les données disponibles sur l'interaction possible entre la névirapine et les autres médicaments métabolisés en grande partie par le CYP3A sont limitées et préliminaires; par conséquent, il est recommandé de surveiller étroitement l'efficacité thérapeutique des médicaments métabolisés par le CYP3A lorsqu'ils sont administrés en association avec la névirapine.
Études in vitro
Des études menées sur des microsomes de foie humain ont indiqué que la formation de métabolites hydroxylés de la névirapine n'était pas influencée par la présence de dapsone, rifabutine, rifampicine, ni de triméthoprime/sulfaméthoxazole. Le kétoconazole et l'érythromycine avaient un effet inhibiteur significatif sur la formation de métabolites hydroxylés de la névirapine.
Effets du médicament-mode de vie
Effets sur la capacité de conduire et d'opérer de la machinerie :
Aucune étude spécifique sur la capacité de conduire des véhicules et d'opérer de la machinerie n'a été menée. Cependant, les patients devraient être avisés qu'ils pourraient ressentir des effets indésirables, comme la somnolence, durant le traitement par JAMP NEVIRAPINE. Par conséquent, la prudence est de mise lorsqu'on conduit une voiture ou opère de la machinerie. Si le patient ressent une somnolence, il devrait éviter d'effectuer des tâches possiblement dangereuses, comme conduire une voiture ou opérer de la machinerie.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
- L'administration de JAMP NEVIRAPINE devrait être interrompue chez les patients présentant une éruption cutanée grave ou une éruption cutanée accompagnée de symptômes constitutionnels (voir MISES EN GARDE ET PRÉCAUTIONS, boîte Mises en garde et précautions importantes).
- Une surveillance intensive des paramètres cliniques et de laboratoire, y compris des tests de la fonction hépatique, est impérative au début du traitement et pendant les 18 premières semaines de traitement par JAMP NEVIRAPINE (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
- L'administration de JAMP NEVIRAPINE devrait être interrompue chez les patients qui présentent des anomalies modérées à graves aux tests de la fonction hépatique (> 5x LSN) (à l'exception de la GGT) jusqu'à ce que les valeurs reviennent aux valeurs de départ (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Posologie recommandée et modification posologique
Comprimés à libération immédiate :
La dose recommandée de JAMP NEVIRAPINE (névirapine) est un comprimé à 200 mg par jour, pendant les 14 premiers jours (cette période initiale est nécessaire pour diminuer le risque d'éruptions cutanées), suivi d'un comprimé à 200 mg, deux fois par jour, dans le cadre d'un schéma thérapeutique antirétroviral faisant appel à plusieurs agents médicamenteux. JAMP NEVIRAPINE peut être pris avec ou sans nourriture. La posologie et les directives recommandées par le fabricant de l'agent antirétroviral administré en association devraient être suivies.
Surveillance des patients
L'administration de JAMP NEVIRAPINE devrait être interrompue chez les patients présentant une éruption cutanée grave ou une éruption cutanée accompagnée de symptômes constitutionnels (voir MISES EN GARDE ET PRÉCAUTIONS, Réactions cutanées). La dose de JAMP NEVIRAPINE à libération immédiate à 200 mg par jour ne devrait pas être augmentée à 400 mg/jour chez les patients présentant une éruption cutanée durant la période initiale de traitement de 14 jours jusqu'à ce que l'éruption disparaisse (voir MISES EN GARDE ET PRÉCAUTIONS, Hépatique/Biliaire/Pancréatique et Réactions cutanées). Le risque de développement d'une résistance à JAMP NEVIRAPINE est inconnu lorsque l'administration uniquotidienne de 200 mg est poursuivie pendant plus de 14 jours.
Patients souffrant d'insuffisance rénale :
On n'a pas établi les doses de JAMP NEVIRAPINE qui soient efficaces et sans danger dans les maladies rénales en phase terminale. Chez les personnes atteintes d'une telle maladie et qui ont besoin de dialyse, l'ASC de nevirapine est réduite de 43,5 % après une semaine d'exposition, et il y a accumulation des métabolites hydroxy-névirapine dans le plasma. On recommande de donner une dose supplémentaire de 200 mg de JAMP NEVIRAPINE à libération immédiate après chaque traitement de dialyse à ces patients. Dans l'insuffisance rénale, une étude sur une dose unique laisse croire que les patients chez qui la clairance de la créatinine était ≥20 mL/min n'ont pas besoin que la dose de JAMP NEVIRAPINE soit modifiée.
Patients souffrant d'insuffisance hépatique :
Les patients présentant une insuffisance hépatique légère n'ont pas besoin d'ajustement de la dose de JAMP NEVIRAPINE; il faut toutefois faire preuve de prudence lorsque l'on administre JAMP NEVIRAPINE à des patients souffrant d'insuffisance hépatique modérée. On ne doit pas administrer JAMP NEVIRAPINE à des patients souffrant d'insuffisance hépatique grave.
Patients présentant une intolérance au lactose :
Les comprimés JAMP NEVIRAPINE à libération immédiate renferment 692 mg de lactose par dose quotidienne maximum recommandée.
Les patients présentant des formes héréditaires rares d'intolérance au galactose, p. ex., galactosémie, déficit en lactase de Lapp ou malabsorption du glucose-galactose, ne devraient pas prendre ce médicament.
Omission de dose
En cas d'omission de dose, les patients devraient prendre la dose oubliée dès qu'ils s'en rendent compte, puis continuer à prendre les autres doses comme d'habitude. Il ne faut pas doubler la prochaine dose.
Les patients interrompant l'administration de JAMP NEVIRAPINE pendant plus de 7 jours devraient reprendre le traitement à la dose recommandée, soit un comprimé à 200 mg par jour pendant les 14 premiers jours (période initiale), suivi d'un comprimé à 200 mg deux fois par jour ou d'un comprimé à 400 mg une fois par jour.
SURDOSAGE
Il n'existe aucun antidote connu pour traiter un surdosage avec la névirapine. L'utilisation de charbon activé pourrait être utile.
Des cas de surdosage par névirapine à libération immédiate à des doses allant de 800 à 6 000 mg par jour pendant un maximum de 15 jours ont été rapportés. Les patients ont présenté un œdème, un érythème noueux, de la fatigue, de la fièvre, des céphalées, de l'insomnie, des nausées, des infiltrats pulmonaires, des éruptions cutanées, des vertiges, des vomissements, une augmentation des transaminases et une perte pondérale. Les symptômes ont disparu suivant l'arrêt du traitement par névirapine.
Un patient a accidentellement ingéré 1200 mg/jour de névirapine pendant trois jours, puis 1800 mg le quatrième jour. Le patient a présenté une fièvre, une éruption cutanée généralisée, des nausées, des vomissements, un mal de tête, des frissons et une enflure au visage, et a été hospitalisé pendant 5 jours. Le patient s'est rétabli sans subir de séquelles.
Un autre patient a ingéré 9 comprimés (1800 mg) de névirapine par jour pendant 10 jours. Le patient a présenté une éruption cutanée (érythème noueux), un infiltrat pulmonaire, un œdème bilatéral des mains et des pieds. Il a été hospitalisé pendant 2 semaines pendant lesquelles il a subi une diurèse intense. Les manifestations ont disparu après 3 semaines.
Aucune toxicité aiguë ni séquelle n'a été signalée par un patient ayant ingéré une dose de 800 mg de névirapine pendant une journée.
Pour traiter une surdose présumée, communiquez immédiatement avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Absorption :
La névirapine est facilement absorbée (> 90 %) après son administration orale chez des volontaires en santé et chez des adultes infectés par le VIH-1. La biodisponibilité absolue chez 12 adultes en santé suivant l'administration d'une dose unique était de 93 ± 9 % (moyenne ± écart type) pour le comprimé à 50 mg, et de 91,8 % pour la solution orale. Les concentrations plasmatiques maximales de névirapine de 2 ± 0,4 mcg/mL ont été atteintes 4 heures suivant l'administration d'une dose unique de 200 mg. Par suite de l'administration de doses multiples, les concentrations maximales de névirapine ont semblé augmenter de façon linéaire dans la zone thérapeutique de 200 à 400 mg/jour. Des concentrations minimales de la névirapine à l'état stationnaire de 4,5 ± 1,9 mcg/mL (17 ± 7 mcM), (n=242), ont été atteintes à la dose de 400 mg/jour.
Lorsque des comprimés de névirapine à 200 mg ont été administrés à 24 adultes en santé (12 femmes, 12 hommes), ayant pris soit un petit déjeuner à teneur élevée en gras (857 kcal, 50 g de gras, 53 % des calories provenant des matières grasses) ou un antiacide, l'ampleur de l'absorption de la névirapine (ASC) était comparable à celle observée à jeun. De même, lors d'une autre étude menée auprès de patients infectés par le VIH-1 (n=6), l'exposition systémique de la névirapine en état stationnaire (ASCτ) n'a pas été significativement modifiée par la ddI, laquelle est préparée avec un agent alcalin ayant une action tampon. Névirapine peut donc être administré avec ou sans nourriture, antiacide ou ddI.
Distribution :
La névirapine est très lipophile et essentiellement non ionisée au pH physiologique. Des études chez des animaux ont démontré que la névirapine est largement distribuée dans presque tous les tissus et traverse facilement la barrière hémato-encéphalique. Après une administration intraveineuse du médicament chez des adultes en santé, le volume apparent de distribution de la névirapine était de 1,21 ± 0,09 L/kg, ce qui semble indiquer que la névirapine est aussi largement distribuée chez les humains. La névirapine se lie à environ 57 à 61 % aux protéines plasmatiques à une concentration plasmatique de 1 à 10 mcg/mL. Les concentrations de névirapine dans le liquide céphalo-rachidien humain (n = 6) étaient de 45 % (± 5 %) des concentrations plasmatiques; cette proportion est approximativement équivalente à la fraction ne se liant pas à la protéine plasmatique.
Métabolisme :
Lors d'études in vivo chez des humains et d'études in vitro sur des microsomes de foie humain, il a été démontré que la névirapine était en grande partie biotransformée par l'entremise du métabolisme (oxydatif) du cytochrome P450 en plusieurs métabolites hydroxylés. D'après des études effectuées in vitro sur des microsomes de foie humain, le métabolisme oxydatif de la névirapine est assuré principalement par les iso-enzymes du cytochrome P450 de la famille CYP3A4 et CYP2B6, bien que d'autres iso-enzymes puissent jouer un rôle secondaire. Lors d'une étude de grande envergure sur le bilan et l'élimination menée auprès de huit volontaires mâles en santé ayant reçu une dose de névirapine en état stationnaire de 200 mg bid, suivie d'une dose unique de 50 mg de 14C-névirapine, environ 91,4 % ± 10,5 % de la dose radiomarquée a été récupérée, l'urine (81,3 % ± 11,1 %) représentant la principale voie d'élimination comparativement aux fèces (10,1 % ± 1,5 %). Plus de 80 % de la radioactivité dans l'urine était constituée des glycuroconjugués des métabolites hydroxylés. Par conséquent, le métabolisme du cytochrome P450, la glucuroconjugaison, et l'élimination urinaire des métabolites glycuroconjugués représentent la principale voie de biotransformation et d'élimination de la névirapine chez les humains. Seule une petite portion (< 5 %) de la radioactivité dans l'urine (représentant < 3 % de la dose totale) est constituée du composé d'origine; par conséquent, l'élimination par les reins de la névirapine joue un rôle peu important dans l'élimination du composé d'origine.
Elimination :
La névirapine s'est révélée un inducteur des enzymes métaboliques hépatiques du cytochrome P450 (CYP) 3A4 et 2B6. On a observé une induction d'environ 20-25 % des cytochromes CYP3A4 et CYP2B6 par la névirapine, comme l'indiquaient les résultats de tests respiratoires par érythromycine et les métabolites urinaires. L'auto-induction du métabolisme influencé par les cytochromes CYP3A4 et CYP2B6 se caractérise par une clairance orale apparente de la névirapine d'environ 1,5 à 2 fois supérieure à mesure que le traitement passe d'une dose unique à une posologie de 200 à 400 mg/jour pendant deux à quatre semaines. L'auto-induction a également entraîné une diminution correspondante de la demi-vie de phase terminale de la névirapine dans le plasma, d'environ 45 heures (dose unique) à environ 25 à 30 heures après l'administration de doses multiples de 200 à 400 mg/jour.
Populations particulières et conditions
Enfants :
L'innocuité et l'efficacité de la névirapine chez les enfants infectés par le VIH-1 âgés de moins de 15 ans n'ont pas été déterminées.
Âge :
La pharmacocinétique de la névirapine chez des hommes et des femmes adultes infectés par le VIH-1 ne semble pas être influencée par l'âge (18 à 68 ans); toutefois, la névirapine n'a pas fait l'objet d'étude approfondie chez des patients âgés de plus de 65 ans. La névirapine est métabolisée plus rapidement chez les enfants que chez les adultes.
Sexe :
Lors d'une étude de phase I chez des volontaires en santé (15 femmes, 15 hommes), le volume de distribution apparent ajusté selon le poids de la névirapine était plus élevé chez les sujets de sexe féminin (1,54 L/kg) que chez les sujets de sexe masculin (1,38 L/kg), ce qui laisse supposer que la névirapine était distribuée de façon plus considérable chez les sujets de sexe féminin. Cette différence était toutefois contrebalancée par une demi-vie en phase terminale un peu plus courte chez les femmes; par conséquent, la différence au niveau de la clairance orale (24,6 ± 7,7 mL/kg/h chez les femmes comparé à 19,9 ± 3,9 mL/kg/h chez les hommes suivant l'administration d'une dose unique) ou des concentrations plasmatiques de la névirapine suivant l'administration de doses uniques ou de doses multiples n'était pas significative entre les deux sexes.
Une évaluation des concentrations plasmatiques de névirapine (données regroupées de plusieurs études cliniques) de patients infectés par le VIH-1 (37 femmes, 205 hommes) n'a révélé aucune différence significative au niveau des concentrations minimums de névirapine à l'état stationnaire (Cminss médiane=4,6 mcg/mL chez les femmes, 4,2 mcg/mL chez les hommes) lors du traitement prolongé par névirapine à raison de 400 mg/jour.
Race :
On n'a pas étudié la pharmacocinétique de la névirapine pour connaître les effets précis de ce médicament selon l'origine ethnique. Cependant, l'évaluation des concentrations plasmatiques de névirapine (données regroupées de plusieurs études cliniques) chez des patients infectés par le VIH-1 (27 patients de race noire, 24 d'origine hispanique et 189 patients de race blanche) n'a révélé aucune différence marquée des concentrations minimums à l'état stationnaire (Cminss médiane = 4,7 mcg/mL chez les patients de race noire, 3,8 mcg/mL chez les patients hispaniques et 4,3 mcg/mL chez les patients de race blanche) lors du traitement prolongé par névirapine à raison de 400 mg/jour.
Insuffisance hépatique :
La pharmacocinétique d'une dose unique de la névirapine a été comparée chez 10 sujets atteints d'une dysfonction hépatique et chez 8 sujets dont la fonction hépatique était normale. En général, les résultats laissent entrevoir qu'une dysfonction hépatique légère à modérée n'avait aucun effet significatif sur la pharmacocinétique de la névirapine. Toutefois, la pharmacocinétique de la névirapine chez un sujet ayant un score de Child-Pugh de 8 et une ascite modérée à grave suggère que les patients dont la fonction hépatique s'aggrave peuvent courir un plus grand risque d'accumulation de névirapine dans la circulation générale (voir POSOLOGIE ET MODE D'ADMINISTRATION, Patients souffrant d'insuffisance hépatique).
Au cours d'une étude pharmacocinétique avec une dose unique de 200 mg de névirapine, menée auprès de patients séronégatifs pour le VIH et présentant une insuffisance hépatique légère à modérée, une augmentation significative de l'ASC de la névirapine a été observée chez un patient souffrant d'insuffisance hépatique modérée et d'ascite, ce qui semble indiquer que les patients présentant des troubles de la fonction hépatique et une ascite sont prédisposés à l'accumulation de névirapine dans la circulation systémique.
Insuffisance rénale :
La pharmacocinétique d'une dose unique de névirapine a été comparée chez 23 sujets atteints soit de dysfonction rénale légère (50 ≤ CLcr < 80 mL/min), modérée (30 ≤ CLcr < 50 mL/min) ou grave (CLcr < 30 mL/min) ou une insuffisance rénale chronique au stade ultime (IRSU) nécessitant une dialyse et 8 sujets ayant une fonction rénale normale (CLcr > 80 mL/min). Une atteinte rénale (légère, modérée et grave) n'a entraîné aucun changement significatif dans la pharmacocinétique de la névirapine. Toutefois, les sujets atteints d'IRSU nécessitant une dialyse avaient une réduction de 43,5 % de l'ASC de névirapine au cours d'une exposition d'une semaine. Il y a eu également une accumulation des métabolites hydroxy de névirapine dans le plasma (voir POSOLOGIE ET MODE ADMINISTRATION, Patients souffrant d'insuffisance rénale).
ENTREPOSAGE ET STABILITÉ
Conserver entre 15oC et 30oC. Les bouteilles doivent être fermées hermétiquement.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Comprimés à libération immédiate
200 mg:
Chaque comprimé blanc à blanc cassé, ovale, biconvexe, portant l’inscription “M” sécante “L” d’un côté, et « 1 » sécante « 1 » de l’autre, contient 200 mg de névirapine et les ingrédients non médicinaux suivants : cellulose microcristalline, dioxyde de silice colloïdal, glycolate d’amidon sodique, lactose, povidone, stéarate de magnésium. Disponible en bouteilles de 60 comprimés.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre D.C.I./U.S.A.N. : Névirapine
Nom chimique : 11-cyclopropyl-5,11-dihydro-4-methyl-6H- dipyrido[3,2-b:2',3' e][1,4]diazepin-6-one
Formule moléculaire et masse moléculaire : C15H14N4O et 266.3 g/mol
Formule développée :
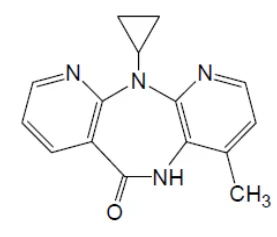
Propriétés physicochimiques : Poudre crystalline blanche à blanc cassé
Solubilité (à 25 °C) : pratiquement insoluble dans l’eau, légèrement soluble dans l’alcohol et le methanol.
Point de fusion : 244oC à 247oC
ESSAIS CLINIQUES
Études comparatives de biodisponibilité
Une étude comparative de biodisponibilité unicentrique, randomisée, sur une seule dose, à double insu, croisée a été effectuée pour comparer les comprimés Nevirapine à 200 mg avec les comprimés PrVIRAMUNEMD (névirapine) à 200 mg (Boehringer Ingelheim (Canada) Ltd.), administrés comme 1 x 200 mg chez 48 volontaires masculins dans des conditions de jeûne. Les données de biodisponibilité ont été mesurées et les résultats sont résumés dans le tableau suivant :
Sommaire Des Données Comparatives De Biodisponibilité
Névirapine (1x 200 mg) De données mesurées Moyenne géométrique Moyenne arithmétique (CV %) | ||||
|---|---|---|---|---|
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance 90% |
ASC0-72 (ng.h / mL) | 99326,9 101076,4 (18,7) | 102283,3 103765,2 (17,2) | 97,04 | 95,10 - 99,02 |
ASCI (ng.h/ mL) | 171292,2 178641,4 (30,0) | 172307,5 179466,7 (29,5) | 98,79 | 95,28 - 102,42 |
Cmax (ng / mL) | 2355,0 2407,7 (20,1) | 2578,5 2616,3 (16,5) | 91,25 | 88,73 - 93,84 |
Tmax§ (h) | 3,02 (1,00 - 24,00) | 3,00 (1,00 - 16,00) | ||
T½€ (h) | 57,90 (33,4) | 56,25 (39,6) | ||
* Nevirapine comprimés à 200 mg.
† VIRAMUNEMD comprimés à 200 mg (Boehringer Ingelheim (Canada) Ltd), acheté au Canada.
§ Exprimé sous forme de médiane (étendue) seulement
€ Exprimé sous forme de moyenne arithmétique (CV%) seulement
Données démographiques et plan des études
Tableau 8 : Sommaire des données relatives aux patients pour la préparation névirapine à libération immédiate (1100.1090)
| Étude n° | Plan de l’étude | Posologie, voie d’administration et durée de l’étude | Sujets de l’étude (n=nombre) | Àge moyen (variation) | Sexe |
| 1100.1090 | Étude à répartition aléatoire, à double insu et contrôlée par placebo | Médicament à l'étude : névirapine à libération immédiate à 200 mg bid par voie orale | 1121 sujets traités par névirapine à libération immédiate à 200 mg bid, 1128 sujets traités par placebo | Névirapine à libération immédiate à 200 mg bid : 37,7 ans, 18,0 à 71,5 ans Placebo : 36,7 ans, 17,9 à 71,8 ans | H879/F242 H902/F226 |
Table 9 : Sommaire des données relatives aux patients pour la préparation névirapine à libération immédiate (1100.1046)
| Étude n° | Plan de l’étude | Posologie, voie d’administration et durée de l’étude | Sujets de l’étude (n=nombre) | Àge moyen (variation) | Sexe |
| 1100.1046 | Étude à répartition aléatoire, à double insu et contrôlée par placebo NVP/ZDV/ddI PBO/ZDV/ddI NVP/ZDV/PBO | Médicament à l'étude: Névirapine IR 200 mg BID, Oral | NVP/ZDV/ddI: 51 PBO/ZDV/ddI: 53 NVP/ZDV/PBO: 47 | NVP/ZDV/ddI: 38,0 ans (22,0 à 62,0 ans) PBO/ZDV/ddI: 36,4 ans (21,0 à 54,0 ans) NVP/ZDV/PBO: 37,8 ans (25,0 à 65,0 ans) | H47/F4 H50/F3 H43/F4 |
Essai BI 1090 (Patients présentant une infection avancée par VIH, avec ou sans traitement antirétroviral préalable) :
L'essai BI 1090 était une étude contrôlée par placebo, à double insu et à répartition aléatoire effectuée auprès de 2249 patients adultes présentant une numération de CD4+ < 200 cellules/mm3 au moment de la sélection. Plus de 75 % des patients avaient subi un traitement intensif en mono- ou en bithérapie avant de participer à cette étude. Dans cette étude, le traitement utilisé ressemblait à ceux que l'on utilisait avant les traitements intensifs (aussi appelés HAART en anglais). L'étude BI 1090 comparait le traitement par névirapine + lamivudine au traitement par placebo + lamivudine chez des patients qui n'avaient jamais pris d 'INNTI et qui prenaient aussi un autre traitement antirétroviral de fond. Dans le traitement, les doses étaient : névirapine, 200 mg par jour pendant deux semaines, puis de 200 mg deux fois par jour, ou un placebo; lamivudine, 150 mg deux fois par jour; autres antirétroviraux, doses habituelles. Les patients (âgé médian : 36,5 ans; 70 % de race blanche et 79 % d'hommes) présentaient une infection avancée par VIH, et le nombre médian des cellules CD4+ était de
,
,
96 cellules/mm3 ; la charge virale d'ARN du VIH au départ était de 4,58log10 copies/mL (38291 copies/mL). Avant de participer à cette étude, 45 % des patients avaient présenté une maladie définissant le sida. Aucune limite maximale à la durée du traitement antirétroviral antérieur n'a été fixée. Les 24 % de patients que l'on a perdus de façon permanente dans le suivi de l'étude ont été inclus dans les évaluations des sujets retenus au début de l'essai clinique (intention de traiter) pour ce qui est des résultats sur le plan virologique. On a qualifié les patients de répondeurs si, à 48 semaines, la charge virale avait diminué et demeurait inférieure au seuil de détection (50 copies/mL). On qualifiait de non-répondeurs les patients qui ne terminaient pas les 48 semaines de traitement, changeaient de traitement antirétroviral, ajoutaient un autre antirétroviral ont présentaient une maladie définissant le sida avant 48 semaines. La proportion de répondeurs virologiques à 48 semaines était significativement supérieure chez les patients traités par névirapine (19 %) que chez les témoins (3 %).
Des 2249 patients, 527 (23,4 %) ont commencé le traitement alors qu'ils n'avaient jamais été traités ou qu'ils n'avaient reçu que de la ZDV. Les patients présentaient une infection avancée par VIH, une numération médiane des lymphocytes CD4+ de 91 cellules/mm3 et une charge virale de I'ARN du VIH de 5,02 log10 copies/mL (105213 copies/mL). La proportion de répondeurs virologiques à 48 semaines était significativement supérieure chez les patients traités par névirapine (40 %) que chez les patients recevant le placebo (3 %).
Les changements de la numération des CD4+ par rapport aux valeurs de départ au cours d'une année de traitement était significativement supérieure dans le groupe traité par névirapine que dans le groupe placebo dans toute la population à l'étude (64 cellules/mm3 par rapport à 22 cellules/mm3 respectivement). Cela était aussi évident chez les patients qui sont entrés dans l'étude pour y suivre leur premier traitement intensif (HAART), qu'ils n'aient jamais subi de traitement ou qu'ils n'aient pris que de la zidovudine; les changements dans la numération des CD4+ par rapport aux valeurs de départ étaient significativement plus élevés dans le groupe névirapine que dans le groupe placebo (85 cellules/mm3 par rapport à 25 cellules/mm3 respectivement).
Dans une analyse des sujets retenus au début de l'essai clinique où le paramètre était le moment de l'apparition de la première manifestation définissant le sida ou le décès, il y a eu une amélioration de la survie sans manifestation de 28 %dans le groupe névirapine par rapport au groupe placebo (rapport de risque : 1,28 ; intervalle de confiance à 95 % de 1,03 à 1,58).
Essai INCAS (BI 1046-Patients adultes n'ayant jamais reçu d'antirétroviraux) :
L'essai INCAS (étude BI 1046) a comparé le traitement par névirapine + ZDV +ddI versus ZDV + ddI versus névirapine + ZDV chez 151 patients infectés par le VIH-1 (âge médian : 36 ans, 94 % de race blanche et 93 % d'hommes); le nombre des CD4+ était de 200 à 600 cellules/mm3 (médiane : 370 cellules/mm) ; la charge virale moyenne d'ARN du VIH-1 au départ était de 4,41 log10 copies/mL (25704 copies/mL). Dans ce traitement, les doses étaient les suivantes : névirapine, 200 mg/jour pendant deux semaines, puis 200 mg deux fois par jour, ou un placebo; ZDV, 200 mg trois fois par jour; ddI, 125 ou 200 mg deux fois par jour.
À l'aide d'une analyse des sujets retenus au début de l'essai et portant sur les paramètres virologiques, on a qualifié les patients de répondeurs si, à 48 semaines, la charge virale avait diminué et demeurait inférieure au seuil de détection (400 copies/mL). On qualifiait de non- répondeurs les patients qui ne terminaient pas les 48 semaines de traitement, changeaient de traitement antirétroviral, ajoutaient un autre antirétroviral ou présentaient une maladie définissant le sida avant 48 semaines. La proportion de répondeurs virologiques à 48 semaines était significativement supérieure chez les patients traités par névirapine +ZDV +ddI (45 %) que chez ceux qui prenaient la ZDV +ddI (19 %) ou névirapine + ZDV (0 %).
Le nombre de lymphocytes CD4+ dans le groupe névirapine + ZDV + ddI avaient augmenté au-dessus des valeurs de départ de 139 cellules/mm3 en moyenne à un an, ce qui est significativement supérieur à 87 cellules/mm3 chez les patients qui avaient reçu l'association ZDV + ddI et à 6 cellules/mm3 chez ceux qui avaient pris névirapine + ZDV.
PHARMACOLOGIE DÉTAILLÉE
Mode d'action
La névirapine est un inhibiteur non nucléotidique de la transcriptase inverse (INNTI) du virus de l'immunodéficience humaine de type 1 (VIH-1) très sélectif. L'activité enzymatique de la transcriptase inverse est nécessaire à la réplication du VIH. La névirapine se lie directement à la transcriptase inverse et inhibe les actions de I'ADN- polymérase ARN-dépendante et ADN-dépendante en perturbant le site catalytique de l'enzyme. L'activité inhibitrice de la névirapine ne fait pas concurrence à la matrice d'ADN ni aux triphosphates nucléotidiques. La névirapine n'inhibe pas la transcriptase inverse associée au VIH-2 et aux ADN-polymérases eucaryotiques (telles que les ADN-polymérases humaines α, ß, γ ou δ).
Pharmacodynamie
La névirapine est un inhibiteur non nucléotidique de la transcriptase inverse présentant une activité antivirale sélective contre le VIH-1. La névirapine inhibe la réplication d'une grande variété de souches du VIH-1 dans un certain nombre de dosages cellulaires. Des isolats du VIH-1 ayant démontré une sensibilité réduite à la névirapine ont été sélectionnés dans des expériences de culture de cellules et durant des études cliniques in vivo.
L'activité antivirale in vitro de la névirapine a été mesurée dans diverses lignées cellulaires dont des cellules mononuclées du sang périphérique, des macrophages dérivés de monocytes et des lignées cellulaires lymphoblastoïdes. Au cours d'études récentes sur des lymphocytes de sang provenant de cordon ombilical humain et de cellules 293 de reins d'embryons humains, les valeurs de la CI50 (concentration inhibitoire de 50 %) variaient entre 14 et > 400 nM comparativement à des isolats de VIH-1 en laboratoire et en clinique. On a observé une diminution de la susceptibilité à la névirapine in vitro avec certains isolats du VIH-1 groupe M, variante A. L'activité antivirale de la névirapine contre le VIH-1, groupe M, variante E est inconnue.
On a observé avec la névirapine une activité antivirale in vitro contre des isolats du VIH-1, groupe M, variantes A, B, C, D, F, G et H, ainsi que des formes recombinantes circulantes (CRF), CRF01_AE, CRF02_AG et CRFI2_BF (valeur médiane de la CI50 de 63 nM). La névirapine n'exerçait aucune activité in vitro contre des isolats du VIH-1 et VIH-2 du groupe 0.
On a observé une diminution de la susceptibilité à la névirapine in vitro avec certains isolats du VIH-1 groupe M, variante A. L'activité antivirale de la névirapine contre le VIH-1, groupe M, variante E est inconnue.
On a observé une activité antagoniste puissante contre le VIH-1 in vitro avec l'association de névirapine et d'efavirenz, et cette activité antagoniste venait s'ajouter à celle exercée par l'inhibiteur de la protéase ritonavir ou de l'inhibiteur de la fusion enfuvirtide. La névirapine a démontré une activité additive à synergique contre le VIH lors de l'assoclation avec les inhibiteurs de la protéase amprenavir, atazanavir, indinavir, lopinavir, nelfinavir, saquinavir et tipranavir, et avec les INTI abacavir, didanosine, emtricitabine, lamivudine, stavudine, tenofovir et zidovudine. L'activité anti-VIH-1 de la névirapine était neutralisée par le médicament anti-VHB adéfovir et par le médicament anti-VHC ribavirine in vitro.
Pharmacocinétique
La pharmacocinétique de la névirapine a été étudiée lors de neuf études de phase I et de deux études de phase IIA chez des adultes infectés par le VIH-1 (n = 380) et chez des volontaires adultes en santé (n = ll9) ayant reçu des doses uniques allant jusqu'à 400 mg et des doses multiples allant jusqu'à 600 mg/jour (une ou deux fois par jour).
La pharmacocinétique de la névirapine se caractérise par une absorption orale rapide et presque complète, un volume de distribution apparent dépassant l'eau corporelle totale, et le sort prolongé du médicament chez l'humain. La névirapine se lie aux protéines plasmatiques selon une proportion d'environ 60 % dans une concentration plasmatique allant de 1 à 10 mcg/mL. Les concentrations de névirapine dans le liquide céphalo-rachidien humain (n = 6) étaient équivalentes à 45 % de la concentration plasmatique; cette proportion est à peu près égale à la fraction ne se liant pas à la protéine plasmatique. La névirapine est en grande partie biotransformée par l'entremise du cytochrome P450 en plusieurs métabolites hydroxylés. Des études in vitro semblent indiquer que la médiation de ce métabolisme est principalement assurée par le cytochrome CYP3A, bien que d'autres iso-enzymes CYP puissent jouer un rôle secondaire. La pharmacocinétique des doses multiples se caractérise par l'auto-induction métabolique des iso-enzymes du cytochrome P450 entraînant une augmentation de 1,5 à 2 fois la clairance systémique de la névirapine à mesure que le traitement passe d'une dose unique à des doses de 200 à 400 mg/jour administrées pendant deux à quatre semaines. L'auto-induction provoque également une diminution correspondante de la phase terminale de demi-vie plasmatique de la névirapine de 45 heures (dose unique) à environ 25 à 30 heures pour les doses multiples. La pharmacocinétique de la névirapine demeure à peu près linéaire pour l’éventail des doses de 200 à 400 mg/jour suivant l’indiction.
Populations particulières
Insuffisance rénale :
La pharmacocinétique d'une dose unique de névirapine à libération immédiate a été comparée chez 23 sujets atteints soit de dysfonction rénale légère (50 ≥ clairance de la créatinine < 80 mL/min), modérée (30 ≤ clairance de la créatinine < 50 mL/min) ou grave (clairance de la créatinine < 30 mL/min) ou d'insuffisance rénale au stade ultime (IRSU)
nécessitant une dialyse et 8 sujets ayant une fonction rénale normale (clairance de la créatinine > 80 mL/min). Une atteinte rénale (légère, modérée et grave) n'a entraîné aucun changement significatif dans la pharmacocinétique de la névirapine. Toutefois, les sujets atteints d'IRSU nécessitant une dialyse avaient une réduction de 43,5 % de l'ASC de névirapine au cours d'une exposition d'une semaine. II y a eu également une accumulation des métabolites hydroxy de névirapine dans le plasma. Dans le cas de dysfonction rénale, une étude à dose unique suggère que les patients dont la clairance de la créatinine est de ≥ 20 mL/min n'ont pas besoin d'ajuster la posologie de la névirapine. L'emploi de la névirapine sous forme de comprimés à libération prolongée n'a pas fait l'objet d'étude chez des patients présentant une dysfonction rénale.
Insuffisance hépatique :
La pharmacocinétique d'une dose unique de névirapine a été comparée chez 10 sujets atteints d'une dysfonction hépatique et chez 8 sujets dont la fonction hépatique était normale. En général, les résultats laissent entrevoir que pour les patients atteints d'une dysfonction légère à modérée, définie selon un score de ≤ 7 de la classification de Child-Pugh, il n'est pas nécessaire d'ajuster la posologie de la névirapine. Toutefois, la pharmacocinétique de la névirapine chez un sujet ayant un score de Child-Pugh de 8 et une ascite modérée à grave suggère que les patients dont la fonction hépatique s'aggrave peuvent courir un plus grand risque d'accumulation de névirapine dans la circulation générale.
Au cours d'une étude pharmacocinétique avec une dose unique de névirapine à 200 mg sous forme de comprimé à libération immédiate menée auprès de patients séronégatifs pour le VIH et présentant une insuffisance hépatique légère à modérée, une augmentation significative de l'ASC de la névirapine a été observée chez un patient souffrant d'insuffisance hépatique modérée et d'ascite, ce qui semble indiquer que les patients présentant des troubles de la fonction hépatique et une ascite sont prédisposés à l'accumulation de névirapine dans la circulation systémique.
Par conséquent, il faut faire preuve de prudence lorsque la névirapine est administré aux patients souffrant d'une dysfonction hépatique modérée. La névirapine ne devrait pas être administré aux patients souffrant d'une dysfonction hépatique grave.
Analyse spéciale
Sexe :
Lors d'une étude de phase I chez des volontaires en santé (15 femmes, 15 hommes), le volume de distribution apparent ajusté selon le poids de la névirapine était plus élevé chez les sujets de sexe féminin (1,54 L/kg) que chez les sujets de sexe masculin (1,38 L/kg), (p = 0,001, test de Wilcoxon), ce qui laisse supposer que la névirapine était distribuée de façon plus considérable chez les sujets de sexe féminin. Cette différence était toutefois contrebalancée par une demi-vie en phase terminale un peu plus courte chez les femmes; par conséquent, la différence au niveau de la clairance orale ou des concentrations plasmatiques de la névirapine suivant l'administration de doses uniques ou de doses multiples n'était pas significative entre les deux sexes. De plus, l'évaluation des concentrations plasmatiques de névirapine (données regroupées de plusieurs études cliniques) de patients infectés par le VIH-1 (37 femmes, 205 hommes) n'a révélé aucune différence significative au niveau des concentrations minimums de névirapine à l'état stationnaire
(Cminss médiane = 4,6 mcg/mL chez les femmes, 4,2 mcg/mL chez les hommes) lors du traitement prolongé par névirapine à raison de 400 mg/jour.
Âge :
La pharmacocinétique de la névirapine chez des hommes et des femmes adultes infectés par le VIH-1 ne semble pas être influencée par l'âge (18 à 68 ans); toutefois, la névirapine n'a pas fait l'objet d'étude approfondie chez des patients âgés de plus de 65 ans. La névirapine est métabolisée plus rapidement chez les enfants que chez les adultes.
Groupe ethnique :
Une évaluation des concentrations plasmatiques de névirapine (données regroupées de plusieurs études cliniques) chez des patients infectés par le VIH-1 (27 patients de race noire, 24 d'origine hispanique et 189 patients de race blanche) n'a révélé aucune différence marquée des concentrations minimales à l'état stationnaire (Cminss médiane = 4,7 mcg/mL chez les patients de race noire, 3,8 mcg/mL chez les patients hispaniques et 4,3 mcg/mL chez les patients de race blanche) lors du traitement prolongé par névirapine à raison de 400 mg/jour. Cependant, on n'a pas étudié la pharmacocinétique de la névirapine pour connaître les effets précis de ce médicament selon l'origine ethnique.
Virologie
Résistance :
Des isolats du VIH avec sensibilité réduite (100 à 250 fois) à la névirapine ont été révélés in vitro. Une analyse génotypique a démontré des mutations du gène Y181C et/ou V106A de la transcriptase inverse du VIH-1, selon la souche du virus et la lignée cellulaire utilisées. La période précédant l'apparition de la résistance à la névirapine in vitro n'a pas été modifiée lorsque la sélection comprenait la névirapine en association avec divers autres INTI.
Des changements phénotypiques ou génotypiques des isolats du VIH-1 de patients n'ayant jamais été traités auparavant et ayant reçu la névirapine à libération immédiate (n = 24) ou la névirapine à libération immédiate et ZDV (n = 14) ont été surveillés pendant 1 ou ≥ 12 semaines lors d'études de phase I/II. Après une semaine de traitement par la névirapine, des isolats de 3 patients sur 3 présentaient une diminution de la sensibilité à la névirapine in vitro; au moins une mutation de la transcriptase inverse aux acides aminés 103, 106, 108, 181, 188 et 190 a été détectée chez certains patients après seulement 2 semaines de traitement. À la huitième semaine de la monothérapie par névirapine, 100 % des patients testés (n = 24) présentaient des isolats du VIH avec une diminution de > 100 fois de la sensibilité à la névirapine in vitro comparativement à la valeur initiale, ainsi qu'au moins une mutation de la résistance à la transcriptase inverse associée à la névirapine ; 19 patients sur 24 (80 %) présentaient des isolats avec une mutation à la position 181, peu importe la dose administrée.
La prévalence de la résistance phénotypique au médicament a été évaluée chez 60 patients ayant une réapparition des symptômes viraux après avoir reçu un inhibiteur de la protéase ou la névirapine. Les tests de résistance ont été effectués dans les 36 semaines de la réapparition des symptômes viraux classés comme une augmentation subséquente à > 500 copies/mL suivie d'une diminution initiale de la charge virale à < 500 copies/mL ou une réapparition virale de ≥ 0,5 log10 suivie d'une diminution initiale de ≥ 1,0 log10. Au total, 88,9 % ayant revu la névirapine avaient des souches dont la sensibilité au médicament était réduite. En général, 46 patients (76,7 %) avaient une souche résistante à ≥ 1 médicament de leur traitement initial par inhibiteur de la protéase ou par névirapine. Des 53 patients qui ont continué le traitement au moment de l'étude (40 avaient passé à une association médicamenteuse différente au départ), 6 avaient des isolats sensibles à tous les médicaments qu'ils avaient reçus.
L'analyse génotypique d'isolats provenant de patients n'ayant jamais pris d'agent antirétroviral présentant une réapparition des symptômes viraux (n = 71) et recevant de la névirapine une fois par jour (n = 25) ou deux fois par jour (n = 46) en association avec de la lamivudine et de la stavudine (étude 2NN) pendant 48 semaines a démontre que les isolats de 8 patients sur 25 et 23 patients sur 46, respectivement, contenait au moins l'une des mutations de la résistance associées aux INNTI suivantes : Y181C, K101E, G190A/S, K103N, V106A/M, V1081, Yl88C/L, A98G, F227L et M230L.
Une analyse génotypique a été effectuée sur des isolats provenant de 86 patients n'ayant jamais reçu de traitement antirétroviral et ayant abandonné l'étude VERxVE (1100.1486) après avoir obtenu un échec virologique (rebond, réponse partielle), en raison d'une manifestation indésirable ou ayant présenté une augmentation transitoire de la charge virale pendant la période de l'étude. L'analyse de ces échantillons de patients traités par névirapine à libération immédiate deux fois par jour ou névirapine à libération prolongée une fois par jour en association avec du tenofovir et de l'emtricitabine a démontré que les isolats de 50 patients présentaient des mutations résistantes au traitement par névirapine. Sur ces 50 patients, 28 ont développé une résistance à l'efavirenz et 39 une résistance à l'etravirine (la mutation résistante survenant le plus couramment était Y181C). Il n’y avait aucune différence selon la préparation administrée (libération immédiate deux fois par jour ou libération prolongée une fois par jour).
Les mutations observées à l'échec thérapeutique étaient celles anticipées avec un traitement à base de névirapine. Deux nouvelles substitutions de codons associées précédemment à une résistance à la névirapine ont été observées : un patient avec Y181I dans le groupe traité par névirapine à libération prolongée et un patient avec Y188N dans le groupe recevant névirapine à libération immédiate ; la résistance à la névirapine a été confirmée par phénotype.
Résistance croisée :
L'apparition rapide de souches de VIH présentant une résistance croisée aux INNTI a été observée in vitro. Les données sur la résistance croisée entre I'INNTI névirapine et les inhibiteurs de la transcriptase inverse de type analogue nucléotidique sont très limitées. Chez quatre patients, des isolats résistant à la ZDV testés in vitro ont conservé une sensibilité à la névirapine, et chez six patients, des isolats résistant à la névirapine étaient sensibles à la ZDV et à la ddI. Un cas de résistance double à la ZDV et à la névirapine, incluant transmission, a été rapporté.
La résistance croisée entre la névirapine et les inhibiteurs de la protéase du VIH est peu probable puisque les enzymes ciblés sont différents.
La résistance croisée entre les INNTI qui sont actuellement homologués est très vaste. D'après des données sur la résistance génotypique, la plupart des patients chez qui un traitement par les
INNTI échoué sont infectés par des souches du virus qui expriment une résistance croisée aux autres INNTI.
La névirapine ne doit pas être utilisée en monothérapie pour traiter l’infection par VIH ni comme seul traitement d'appoint en cas d'échec thérapeutique. Comme c'est le cas avec tous les autres inhibiteurs non nucléotidiques de la transcriptase inverse, un virus résistant se manifeste rapidement lorsque la névirapine est administrée en monothérapie. II faut tenir compte du risque de résistance croisée au moment de choisir les nouveaux agents antirétroviraux qui seront administrés en association avec la névirapine. À l'interruption d'un traitement antirétroviral à base de névirapine, la longue demi-vie de la névirapine devrait être prise en considération ; si l'on interrompt l'administration d'antirétroviraux dont la demi-vie est plus courte que celle de la névirapine, des concentrations plasmatiques faibles de névirapine pourraient persister pendant une semaine ou plus et une résistance pourrait survenir.
TOXICOLOGIE
Toxicité aiguë, sous-chronique et chronique chez les animaux de laboratoire
Des études sur la toxicité orale aiguë effectuées chez des souris, des rats, des chiens et des singes ont révélé que la concentration à laquelle aucun effet ne peut être observé (NOEL) était de 200 mg/kg, et qu'il n'y a eu aucun décès chez ces animaux lorsque des doses uniques allant de 50 à 400 mg/kg ont été administrées par voie orale. Ces études indiquent que la sensibilité selon l'espèce d'animal était la suivante (par ordre décroissant de sensibilité) : rat > chien> souris > singe. Les NOEL sous-chroniques non cliniques étaient de 5 à < 650 mg/kg/jour chez les souris, les rats et les chiens. La dose maximale tolérée (DMT) était de 25 à 1500 mg/kg/jour chez les mêmes espèces. Des études chroniques chez le rat et le chien ont indiqué que le foie et le système hématopoïétique sont parmi les organes cibles, avec des NOEL de 5,50 mg/kg/jour et des DMT de 50 à 200 mg/kg/jour.
II n'y avait aucune preuve de tératogénicité lors des études sur la reproduction menées auprès de rats et de lapins ayant reçu des doses orales pouvant atteindre 50 et 300 mg/kg/jour de névirapine. Chez les rats, une baisse significative du poids corporel du fœtus a été observée aux doses permettant d'obtenir une exposition systémique environ 50 % plus élevée, selon l'ASC, que celle observée à la dose clinique recommandée. La toxicité maternelle et les effets observables sur la croissance fœtale n'ont pas été détectés chez le rat à l'exposition systémique équivalant à celle observée à la dose recommandée chez les humains, ni chez le lapin à l'exposition systémique environ 50 % plus élevée que celle observée à la dose recommandée chez les humains.
RÉFÉRENCES
- 1. Antiretroviral Pregnancy Registry Steering Committee. The Antiretroviral Pregnancy Registry interim report for 1 January 1980 through 31 July 2007 (issued: December 2007). www.APRegistry.com; Wilmington: Registry Coordinating Center 2007.
- 2. Balzarini J, Karlsson A, Perez-Perez MJ, Camarasa MJ, Tarpley WG, Clercq E de. Treatment of human immunodeficiency virus type I (HIV-1)-infected cells with combinations of HIV-1-specific inhibitors results in a different resistance pattern than does treatment with single-drug therapy. J Virol1993;67(9):5353-5359.
- 3. Conway B, Wail1berg MA, Hall D et al. Development of drug resistance in patients receiving combinations of zidovudine, didanosine and névirapine. AIDS 2001;15(10):1269-1274.
- 4. Cvetkovic RS, Goa KL Lopinavir/ritonavir: a review of its use in the management of HIV infection. Drugs 2003;63(8):769-802 (P03-04007).
- 5. D'Aquila RT, Hughes MD, Johnson VA, Fischl MA, Sommadossi JP, Lion SH, Timpone J, Myers M, Basgoz N, Niu M, Hirsch MS. Névirapine, zidovudine, and didanosine compared with zidovudine and didanosine in patients with HIV-1 infection. Ann Intern Med 1996;124(12):1019-1030.
- 6. Esnouf R, Ren J, Ross C, Jones Y, Stammers D, Stuart D. Mechanism of inhibition of HIV-1 reverse transcriptase by non-nucleoside inhibitors. Nature Struct Bioi 1995;2(4):303-308.
- 7. Henry K, Erice A, Tierney C et al. A randomised, controlled, double-blind study comparing the survival benefit of four different reverse transcriptase inhibitor therapies (three-drug, two-drug, and alternating drug) for the treatment of advanced AIDS. J Acquir Immune Defic Syndr Hum Retrovirol1998; 19: 339-349.
- 8. Imrie, A., Beveridge, A., Genn, W., et al. Transmission of humane immunodeficiency virus type 1 resistant to névirapine and zidovudine. Sydney Primary HIV Injection Study Group. Jinfect Dis., 1997; 175(6):1502-1506.
- 9. Kopp EB, Miglietta JJ, Shrutkowski AG, Shih CK, Grob PM, Skoog MT. Steady state kinetics and inhibition ofHIV-1 reverse transcriptase by a non-nucleoside dipyridodlazepinone, BI-RG-587, using a heteropolymeric template. Nucleic Acids Res 1991;19(11):3035-3039.
- 10. Larder BA. 3'-Azido-3'-deoxythymidine resistance suppressed by a mutation conferring human immune deficiency virus type l resistance to non nucleoside reverse transcriptase inhibitors. Antimicrob Agents Chemother 1992;36(12):2664-2669.
- 11. Lepri AC, Sabin CA, Staszewski S et al. Resistance profiles in patients with viral rebound on potent antiretroviral therapy. J Infect Dis., 2000;181:1143-1147.
- 12. Mackie NE, Fidler S, Tamm N, Clarke JR, Back D, Weber JN, et al. Clinical implications of stopping névirapine-based antiretroviral therapy: relative pharmacokinetics and avoidance of drug resistance. HIV Med 2004;5(3):180-184 (P04-08779).
- 13. Mascolini M. FDA's antiviral drugs advisory committee recommended approval of the first non-nucleoside RT inhibitor- in combination with nucleosides. J lnt Assoc Physiclans AIDS Care 1996;2(7):8-13.
- 14. Merrill DP, Moonis M, Chou TC, Hirsch MS. lamivudine or stavudine in two-and three-drug combinations against human immunodeficiency virus type 1 replication in vitro. J Infect Dis 1996;173(2):355-364.
- 15. Merluzzi VJ, Hargrave KD, labadla M, Grozinger K, Skoog M, Wu JC, ShiCK, Eckner K, Hattox S, Adams J, Rosehthal AS, Faanes R, Eckner RJ, Koup RA, Sullivan JL. Inhibition of HIV-1 replication by nonnucleoside reverse transcriptase inhibitor. Science1990; 250:1411-1413.
- 16. Montaner JSG, Reiss P, Cooper D, Vella S, Hanis M, Conway B, Wainberg MA, Smith D, Robinson P, Hall D, Myers M, lange JMA. A randomized, double-blind trlal comparing combinations of névirapine, didanosine, and zidovudine for HIV-infected patients. JAMA 1998;279(12):930-937.
- 17. Piscitelli, S., Burstein, A., Chaitt, D., et al. Indinavir concentrations and St. John's wort. The lancet 2000; 355:547-548.
- 18. Richman DD. Resistance of clinical isolates of human immune deficiencyvirus to antiretroviral agents. Antimicrob Agents Chemother 1993; 37(6):1207-1213.
- 19. Richman DD, Havlir D, Corbeil J, Looney D, Ignacio C, Spector SA,Sullivan J, Cheeseman S, Barringer K, Pauletti D, Shih CK, Myers M, Griffin J. Névirapine resistance mutations of human immunodeficiency virus type I selected during therapy. J Virol 1994;68(3):1660-1666.
- 20. Richman D, Rosenthal AS, Skoog M, Eckner RJ, Chou TC, Sabo JP, Merluzzi VJ. BI- RG-587 is active against zidovudine-resistant human immunodeficiency virus type 1 and synergistic with zidovudine. Antimicrob Agents Chemother 1991; 35(2):305-308.
- 21. Richman D, Shih CK, Lowy I, Rose J, Prodanovich P, GoffS, Griffin J.Human immunodeficiency virus type 1 mutants resistant to nonnucleoside inhibitors of reverse transcriptase arise in tissue culture. Proc Nat!Acad Sci USA 1991;88(24):11241-11245.
- 22.
Saez-Llorens X, Violari A, Deetz CO, Rode RA, Gomez P, Handelsman E, et al. Forty-eight-week evaluation of lopinavir/ritonavir, a new protease inhibitor, in human
- immunodeficiency virus-infected children. Pedlatr Infect Dis J 2003;22(3):216-223 (P04-04195).
- 23. Shih CK, Rose JM, Hansen GL, Wu JC, Bacolla A, Griffin JA. Chimeric human immuno-deficiency virus type 1/type 2 reverse transcriptases display reversed sensitivity to non-nucleoside analog inhibitors. Proc Natl Acad Sci USA 1991;88(21):9878-9882.
- 24. Skoog MT, Hargrave KD, Miglietta JJ, Kopp EB, Merluzzi VJ. Inhibition ofHIV-1 reverse transcriptase and virus replication by a non-nucleoside dipyridodlazepinone BI- RG-587 (Névirapine). Med Res Rev 1992;12(1):27-40.
- 25. Stocker H, Kruse G, Krecke P et al. Névirapine Significantly Reduces the Levels of Racemic Methadone and (R)-Methadone in Human Immunodeficiency Virus-Infected Patients. Antimicroblal Agents and Chemotherapy, Nov. 2004, p. 4148-4153
- 26. Van Leth F, Phanuphak K, Baraldi, et al. Comparison of first-line antiretroviral therapy with regimens including nevi rapine, efavirenz, or both drugs, plus stavudine and lamivudine: a randomised open-label trial, the 2NN Study. The lancet: Vol363, April 17,2004, p. 1253-1263.
- 27. Veldkamp A1, Veverling GJ, lange JMA, et al. High exposure to névirapine in plasma is associated with an improved virologie response in HIV-1 infected individuals. AIDS 2001,15:1089-1095.
- 28. Serious Adverse Events Attributed to Névirapine Regimens for Postexposure Prophylaxis After HIV Exposure. MMWR 2001; 49 (no. 51 & 52). 119. KappelhoffBS, Leth F van, MacGregor TR, lange JMA, Beijnen JH, Huitema ADR.
- 29. Droste JAH, Kearney BP, Hekster YA, Burger DM. Assessment of drug-drug interactions between tenofovir disoproxil fumarate and the nonnucleoside reverse transcriptase inhibitors névirapine and efavirenz in HIV-infected patients. J Acquir Immune Defic Syndr 41(1), 37-43 (2006). (1'06-01598)
- 30. Rittweger M, Arasteh K. Clinical pharmacokinetics of danmavir. Clin Phannacokinet 2007; 46(9):739-756. (P07-11650)
- 31. DeJesus E, Piliero PJ, Summers K, Wire MB, Stein DS, Masterman A, Lou Y, Min SS, Shelton MJ. Interaction between fosamprenavir, with and without ritonavir, and névirapine in human immunodeficiency virus-infected subjects. Antimicrob Agents Chemother2006; 50(9):3157-3159. (1'07-07158)
- 32. Dailly E, Raffi F, Biron C, Allavena C, JollietP. Impact ofnévirapine or efavirenz co- administration on ritonavir-boosted amprenavir pharmacokinetics in HIV-infected patients. Fundam Clin Pharmacol2008;22(1):101-104. (P08-03751)
- 33. Monographie de Fuzeon® (enfuvirtide). Hoffinann-la Roche Limitee. 30 octobre 2007.
- 34. Monographie de Celsentri® (maraviroc). ViiV Healthcare ULC. 15 decembre 2009.
- 35. Jaruratanasiriku, S. and Sriwiriyajan, S. Pharmacokinetic study of the interaction between itraconazole and névirapine; Eur-J-Ciin-Pharmacol, 2007 63, (5), p. 451-6 (P07-04820)
- 36. Piscitelli S, Burstein A, Chait! D, Alfaro R, Falloon J. Indinavir concentrations and St.
- 37. John's wort. The lancet 2000;355:547-548. (S00-2000)
- 38. Cvetkovic RS, Goa KL Lopinavir/ritonavir: a review of its use in the management of HIV infection. Drugs 2003;63(8):769-802. (P03-04007)
- 39. Monographie de Invirase® (mesylate de saquinavir). Hoffmann-la Roche Limitee. 2 décembre 2009.
- 40. Monographie de Isentress® (raltegravir). Merck Frosst Canada Ltee. 24 septembre 2009.
- 41. Fulco PP, Zingone MM, Higginson RT. Possible Antiretroviral Therapy-Warfarin Drug Interaction. Pharmacotherapy 2008;28(7):945-949.
- 42. Monographie de Telzir® (fosamprenavir). ViiV Healthcare ULC. 10 décembre 2009.
- 43. Monographie de ViramuneMD, Boehringer Ingelheim (Canada) Lté, Ontario, Canada. Numéro de contrôle 167894, date de révision 18 novembre 2013
- 44. PMS-Nevirapine, numéro de contrôle: 193681, monographie de produit, Pharmascience Inc., date de révision: 18 avril 2016.