


Monographie de produit - Kalydeco
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
1 Indications 11/2023
1 Indications, 1.1 Enfants 11/2023
4 Posologie et administration 11/2023
7 Mises en garde et précautions 11/2023
7 Mises en garde et précautions, 7.1.3 Enfants 11/2023
TABLE DE MATIÈRES
| Les sections ou sous-sections qui ne s’appliquent pas au moment de l’obtention de | |
| l’approbation ne sont pas indiquées. | |
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ............................. 2
TABLE DE MATIÈRES .................................................................................................. 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .......... 4
1 INDICATIONS ..................................................................................................... 4
1.1 Enfants ....................................................................................................... 4 1.2 Personnes âgées ........................................................................................ 4
2 CONTRE-INDICATIONS ..................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION ................................................................. 4
4.1 Considérations posologiques ...................................................................... 4 4.2 Dose recommandée et modification posologique ....................................... 5 4.4 Administration ............................................................................................. 8 4.5 Dose oubliée ............................................................................................... 9
5 SURDOSAGE ..................................................................................................... 9
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET
EMBALLAGE .................................................................................................... 10
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................... 11
7.1 Populations particulières .............................................................................. 12 7.1.1 Femmes enceintes ................................................................................ 12 7.1.2 Allaitement ............................................................................................ 13 7.1.3 Enfants .................................................................................................. 13 7.1.4 Personnes âgées .................................................................................. 13
- 8.
EFFETS INDÉSIRABLES ................................................................................. 13
8.1 Aperçu des effets indésirables .................................................................. 13 8.2 Effets indésirables observés dans les essais cliniques ............................ 14 8.2.1 Effets indésirables observés au cours des essais cliniques (enfants) ... 15
8.4 Résultats de laboratoire anormaux : valeurs hématologiques, chimie clinique et autres données quantitatives ............................................................ 15
9 INTERACTIONS MÉDICAMENTEUSES .......................................................... 16
9.2 Aperçu des interactions médicamenteuses .............................................. 16 9.4 Interactions médicament-médicament ...................................................... 17 9.5 Interactions médicament-aliment .............................................................. 21 9.6 Interactions médicament-plante médicinale .............................................. 21
10 PHARMACOLOGIE CLINIQUE ........................................................................ 21
10.1 Mode d’action ........................................................................................ 21 10.2 Pharmacodynamie ................................................................................ 21 10.3 Pharmacocinétique ................................................................................ 23
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................. 27
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ............................... 27
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES .................................................... 28
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................... 28
14 ESSAIS CLINIQUES ......................................................................................... 29
14.1 Essais cliniques par indication............................................................... 29
15 MICROBIOLOGIE ................................................................................................... 39
16 TOXICOLOGIE NON CLINIQUE ............................................................................ 39
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ........................... 42
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Les comprimés KALYDECO (ivacaftor) (150 mg) sont indiqués dans le traitement de la fibrose kystique (FK) chez les patients âgés de 6 ans ou plus et pesant 25 kg ou plus et qui présentent une des mutations suivantes du gène régulateur de la perméabilité transmembranaire de la fibrose kystique (gène CFTR) : G551D, G1244E, G1349D, G178R, G551S, S1251N, S1255P, S549N, S549R ou R117H.
Les granulés KALYDECO (ivacaftor) (13,4 mg, 25 mg, 50 mg et 75 mg) sont indiqués dans le traitement de la fibrose kystique (FK) chez les enfants âgés de 2 mois ou plus et pesant de 3 à moins de 25 kg et qui présentent une des mutations suivantes du gène régulateur de la perméabilité transmembranaire de la fibrose kystique (gène CFTR) : G551D, G1244E, G1349D, G178R, G551S, S1251N, S1255P, S549N, S549R ou R117H. Emploi limité : KALYDECO n’est pas efficace chez les patients atteints de FK qui sont homozygotes pour la mutation F508del du gène CFTR.
1.1 Enfants
Enfants (< 2 mois) : D’après les données soumises et revues, Santé Canada a autorisé l’utilisation de KALYDECO chez les patients âgés de 2 mois ou plus et pesant 3 kg ou plus.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : L’efficacité et l’innocuité de KALYDECO chez les patients âgés de 65 ans ou plus n’ont pas été établies.
2 CONTRE-INDICATIONS
KALYDECO est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
KALYDECO ne doit être administré qu’aux patients qui présentent une mutation du gène CFTR précisée dans la section INDICATIONS. KALYDECO ne doit être prescrit que par des médecins expérimentés dans le traitement de la fibrose kystique. Si le génotype du patient est inconnu, une méthode de génotypage précise et validée doit être utilisée pour confirmer la présence d’une mutation visée par l’indication sur au moins un allèle du gène CFTR [voir 10 PHARMACOLOGIE CLINIQUE et 14 ESSAIS CLINIQUES].
Les situations suivantes influent sur la posologie de KALYDECO :
- Insuffisance hépatique – insuffisance hépatique modérée ou grave
- Insuffisance rénale – insuffisance rénale grave ou insuffisance rénale au stade terminal
Interactions avec des produits médicamenteux
- Administration en concomitance avec des inhibiteurs modérés ou puissants du CYP3A
- Administration en concomitance avec des inducteurs puissants du CYP3A
Taux élevés de transaminases (AST ou ALT) – patients présentant un taux d’ALT ou d’AST
> 5 fois la limite supérieure de la normale (LSN)
4.2 Dose recommandée et modification posologique
Adultes, adolescents et enfants de 2 mois ou plus
La dose à administrer aux adultes, aux adolescents et aux enfants de 2 mois ou plus est indiquée au Tableau 1.
| Tableau 1 : Posologie en fonction de l’âge et du poids corporel chez les patients âgés de 2 mois ou plus | |||
| Âge | Poids corporel (kg) | Dose de KALYDECO* Matin Soir | |
| 2 à moins de 4 mois†‡ | ≥ 3 kg | 1 sachet (13,4 mg) | 1 sachet (13,4 mg) |
| 4 à moins de 6 mois‡ | ≥ 5 kg | 1 sachet (25 mg) | 1 sachet (25 mg) |
| 6 mois ou plus | ≥5 kg à < 7 kg | 1 sachet (25 mg) | 1 sachet (25 mg) |
| ≥ 7 kg à < 14 kg | 1 sachet (50 mg) | 1 sachet (50 mg) | |
| ≥ 14 kg à < 25 kg | 1 sachet (75 mg) | 1 sachet (75 mg) | |
| ≥ 25 kg | 1 comprimé (150 mg) | 1 comprimé (150 mg) | |
* La dose doit être prise à environ 12 heures d’intervalle avec des aliments contenant des matières grasses. † L’utilisation de KALYDECO n’est pas autorisée chez les patients de moins de 2 mois. ‡ L’utilisation de l’ivacaftor chez les patients de moins de 6 mois nés à un âge gestationnel de moins de 37 semaines n’a pas été évaluée. | |||
Insuffisance hépatique
Patients âgés de 2 à moins de 6 mois
En raison de la variabilité de la maturation des enzymes du cytochrome (CYP) intervenant dans la métabolisation de l’ivacaftor, le traitement par KALYDECO n’est pas recommandé chez les patients âgés de moins de 6 mois qui présentent une insuffisance hépatique, quel qu’en soit le degré.
Patients âgés de 6 mois ou plus
Aucun ajustement de la dose n’est nécessaire chez les patients âgés de 6 mois ou plus qui présentent une insuffisance hépatique légère (stade A de la classification de Child-Pugh).
La posologie de KALYDECO doit être de 1 comprimé ou 1 sachet de granulés, une fois par jour, chez les patients âgés de 6 mois ou plus atteints d’insuffisance hépatique modérée (stade B de la classification de Child-Pugh), selon la posologie recommandée en fonction de l’âge et du poids au Tableau 2.
On ne dispose pas de données sur l’utilisation de KALYDECO chez les patients âgés de 6 mois ou plus qui présentent une insuffisance hépatique grave (stade C de la classification de Child-Pugh) et, par conséquent, son administration à de tels patients n’est pas recommandée, sauf si les bienfaits escomptés l’emportent sur les risques. Dans un tel cas, KALYDECO doit être administré à la dose initiale de 1 comprimé ou de 1 sachet de granulés tous les 2 jours. La posologie peut ensuite être modifiée selon la tolérance et la réponse clinique du patient. Pour la modification posologique chez les patients qui présentent une insuffisance hépatique, consulter le Tableau 2.
| Tableau 2 : Recommandations posologiques en fonction du poids corporel chez les patients âgés de 6 mois ou plus atteints d’insuffisance hépatique† | ||
| Insuffisance hépatique | Poids | Posologie |
| Légère (stade A de la classification de Child-Pugh) | ≥ 5 kg à < 7 kg ≥ 7 kg à < 14 kg ≥ 14 kg à < 25 kg ≥ 25 kg | Aucune modification posologique |
| Modérée (stade B de la classification de Child-Pugh) | ≥ 5 kg à < 7 kg ≥ 7 kg à < 14 kg ≥ 14 kg à < 25 kg ≥ 25 kg | 1 sachet (25 mg) 1 fois par jour |
| 1 sachet (50 mg) 1 fois par jour | ||
| 1 sachet (75 mg) 1 fois par jour | ||
| 1 sachet (150 mg) 1 fois par jour | ||
| Grave (stade C de la classification de Child-Pugh) | ≥ 5 kg à < 7 kg ≥ 7 kg à < 14 kg ≥ 14 kg à < 25 kg ≥ 25 kg | Non recommandé, sauf si les bienfaits escomptés l’emportent sur les risques. Dans un tel cas, suivre la posologie suivante : 1 sachet (25 mg) tous les 2 jours* |
Non recommandé, sauf si les bienfaits escomptés l’emportent sur les risques. Dans un tel cas, suivre la posologie suivante : 1 sachet (50 mg) tous les 2 jours* | ||
Non recommandé, sauf si les bienfaits escomptés l’emportent sur les risques. Dans un tel cas, suivre la posologie suivante : 1 sachet (75 mg) tous les 2 jours* | ||
Non recommandé, sauf si les bienfaits escomptés l’emportent sur les risques. Dans un tel cas, suivre la posologie suivante : 1 comprimé (150 mg) tous les 2 jours* | ||
* L’intervalle posologique doit être modifié en fonction de la réponse clinique et de la tolérance. † Le traitement par l’ivacaftor n’est pas recommandé chez les patients âgés de moins de 6 mois qui présentent une insuffisance hépatique, quel qu’en soit le degré. | ||
Insuffisance rénale
Aucune modification posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère ou modérée. La prudence est recommandée lorsque KALYDECO est prescrit à des patients atteints d’insuffisance rénale grave (clairance de la créatinine inférieure ou égale à 30 mL/min) ou d’insuffisance rénale au stade terminal [voir 7 MISES EN GARDE ET PRÉCAUTIONS et 10.3 Pharmacocinétique].
Emploi concomitant avec des inhibiteurs du CYP3A
Patients âgés de 2 à moins de 6 mois
En raison de la variabilité de la maturation des enzymes du cytochrome (CYP) intervenant dans la métabolisation de l’ivacaftor, le traitement par l’ivacaftor n’est pas recommandé en concomitance avec des inhibiteurs modérés ou puissants du CYP3A chez les patients âgés de moins de 6 mois [voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9.4 Interactions médicament-médicament].
Patients âgés de 6 mois ou plus
La posologie de KALYDECO doit être ajustée lorsque ce médicament est pris en concomitance avec des inhibiteurs modérés ou puissants du CYP3A [voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9.4 Interactions médicament-médicament].
Consulter le Tableau 3 pour la modification posologique recommandée lorsque ce médicament est pris en concomitance avec des inhibiteurs puissants du CYP3A (p. ex. le kétoconazole).
| Tableau 3 : Schéma posologique de KALYDECO administré en concomitance avec des inhibiteurs puissants du CYP3A en fonction du poids corporel chez les patients âgés de 6 mois ou plus† | |
| Poids corporel (kg) | Dose de KALYDECO* |
| ≥ 5 kg à < 7 kg | 1 sachet (25 mg) 2 fois par semaine, à environ 3 ou 4 jours d’intervalle. |
| ≥ 7 kg à < 14 kg | 1 sachet (50 mg) 2 fois par semaine, à environ 3 ou 4 jours d’intervalle. |
| ≥ 14 kg à < 25 kg | 1 sachet (75 mg) 2 fois par semaine, à environ 3 ou 4 jours d’intervalle. |
| > 25 kg | 1 comprimé (150 mg) 2 fois par semaine, à environ 3 ou 4 jours d’intervalle. |
* L’intervalle posologique doit être modifié en fonction de la réponse clinique et de la tolérance. † Le traitement par l’ivacaftor n’est pas recommandé chez les patients âgés de moins de 6 mois qui prennent en concomitance des inhibiteurs puissants ou modérés du CYP3A. | |
Consulter le Tableau 4 pour la modification posologique recommandée lorsque ce médicament est pris en concomitance avec des inhibiteurs modérés du CYP3A (p. ex. le fluconazole).
| Tableau 4 : Schéma posologique de KALYDECO administré en concomitance avec des inhibiteurs modérés du CYP3A en fonction du poids corporel chez les patients âgés de 6 mois ou plus† | |
| Poids corporel (kg) | Dose de KALYDECO* |
| ≥ 5 kg à < 7 kg | 1 sachet (25 mg) 1 fois par jour |
| ≥ 7 kg à < 14 kg | 1 sachet (50 mg) 1 fois par jour |
| ≥ 14 kg à < 25 kg | 1 sachet (75 mg) 1 fois par jour |
| > 25 kg | 1 sachet (150 mg) 1 fois par jour |
* L’intervalle posologique doit être modifié en fonction de la réponse clinique et de la tolérance. † Le traitement par l’ivacaftor n’est pas recommandé chez les patients âgés de moins de 6 mois qui prennent en concomitance des inhibiteurs puissants ou modérés du CYP3A. | |
Emploi concomitant avec des inducteurs puissants du CYP3A
La coadministration de KALYDECO et d’inducteurs puissants du CYP3A (p. ex. rifampine, rifabutine, phénobarbital, carbamazépine, phénytoïne et millepertuis [Hypericum perforatum]) n’est pas recommandée [voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9.4 Interactions médicament-médicament].
Taux élevés de transaminases (AST ou ALT)
Des taux élevés de transaminases ont été observés chez des patients atteints de FK traités par KALYDECO. Le traitement doit être interrompu chez les patients dont le taux d’ALT ou d’AST se situe à plus de 5 fois la limite supérieure de la normale (LSN). Lorsque les taux de transaminases sont de nouveau dans les limites de la normale, on doit évaluer les bienfaits et les risques de la reprise de KALYDECO [voir 4.2 Dose recommandée et modification posologique et 8.4 Résultats de laboratoire anormaux : valeurs hématologiques, chimie clinique et autres données quantitatives].
4.4 Administration
Les comprimés et les granulés KALYDECO doivent être pris avec des aliments contenant des matières grasses. Le contenu en matières grasses des repas et des collations recommandés dans les lignes directrices sur la fibrose kystique et des repas recommandés dans les lignes directrices nutritionnelles standards est adéquat. Il faut prendre une portion d’aliments appropriée selon l’âge dans le cadre du régime alimentaire normal des patients atteints de fibrose kystique. Parmi les exemples de repas contenant des matières grasses se trouvent les repas préparés avec du beurre ou de l’huile ou ceux qui contiennent des œufs, du fromage, des noix, du lait entier, du lait maternel, du lait maternisé ou de la viande. Les aliments qui renferment du pamplemousse doivent être évités [voir 9.5 Interactions médicament-aliment et 10.3 Pharmacocinétique].
Granulés
- Pour utilisation orale.
- Le contenu de chaque sachet de granulés doit être mélangé en entier avec 1 cuillerée à thé (5 mL) d’aliments mous ou de liquide appropriés selon l’âge du patient et consommé en entier.
- Les aliments mous ou le liquide doivent être à une température égale ou inférieure à la température ambiante.
- Chaque sachet est destiné à un usage unique. Une fois mélangé, le produit s’est révélé stable durant une heure. Il doit donc être consommé au cours de cette période.
- Quelques exemples d’aliments mous ou de liquides comprennent les fruits ou les légumes en purée, le yogourt, la compote de pommes, l’eau, le lait maternel, le lait maternisé, le lait ou le jus (sauf le jus de pamplemousse).
- Chaque dose doit être administrée juste avant ou juste après des aliments contenant des matières grasses. Si les granulés KALYDECO sont mélangés à des aliments, ils ne peuvent être conservés pour plus tard.
Comprimés
Pour utilisation orale. Il faut indiquer aux patients d’avaler le comprimé entier (p. ex., les patients ne doivent pas le croquer, le briser, ni le dissoudre).
4.5 Dose oubliée
Si une dose est oubliée, elle doit être prise avec des aliments le plus tôt possible dans les 6 heures suivant l’heure où elle aurait dû être prise.
S’il s’est écoulé plus de 6 heures après le moment où la dose aurait dû être prise, celle-ci doit être omise complètement, et la dose suivante doit être prise à l’heure normalement prévue.
5 SURDOSAGE
Aucun cas de surdosage n’a été signalé avec KALYDECO.
Des doses d’ivacaftor allant jusqu’à 500 mg/kg et jusqu’à 2 000 mg/kg ont été administrées respectivement à des rats et à des souris. Ces doses correspondent à 13 et à 27 fois la dose quotidienne thérapeutique de 300 mg prévue d’ivacaftor chez les patients âgés de 6 ans ou plus, respectivement.
La dose unique la plus élevée utilisée dans le cadre d’un essai clinique était de 800 mg. Elle a été administrée sous forme de solution et n’a donné lieu à aucun événement indésirable lié au traitement.
La dose répétée la plus élevée utilisée dans le cadre d’un essai clinique visant à évaluer l’effet de KALYDECO sur les électrocardiogrammes (ÉCG) chez des patients adultes en bonne santé était de 450 mg (sous forme de comprimés) toutes les 12 heures durant 4,5 jours (9 doses). Les événements indésirables signalés à une fréquence supérieure à celle enregistrée avec le placebo incluaient les étourdissements et la diarrhée.
Il n’existe aucun antidote spécifique permettant de contrer les effets d’un surdosage de KALYDECO. Le traitement d’un surdosage de KALYDECO consiste à mettre en œuvre des mesures de soutien général, y compris la surveillance des signes vitaux et de l’état clinique du patient.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 5 : Formes posologiques, concentrations, composition et emballage
Granulés KALYDECO à 13,4 mg, 25 mg, 50 mg ou 75 mg
Granulés blancs à blanc cassé (sucrés, mais sans saveur ajoutée) dans un sachet unidose contenant 13,4 mg, 25 mg, 50 mg ou 75 mg d’ivacaftor.
Comprimés KALYDECO à 150 mg
Chaque comprimé est enrobé par un film bleu clair en forme de capsule porte l’inscription « V 150 » imprimée en noir d’un côté et aucune marque distinctive de l’autre. Chaque comprimé contient 150 mg d’ivacaftor.
Nature et composition de l’emballage
Les comprimés KALYDECO sont conditionnés dans une plaquette alvéolée thermoformée (polychlorotrifluoroéthylène [PCTFE]/feuille d’aluminium) ou dans un flacon en polyéthylène haute densité (PEHD), scellé avec un opercule soudé par induction en polypropylène doublé d’aluminium et contenant un absorbeur d’humidité.
Formats
Comprimés KALYDECO
(150 mg) :
Plaquette alvéolée contenant 56 comprimés enrobés par film.
Flacon contenant 60 comprimés enrobés par film.
Granulés KALYDECO (13,4 mg) : Boîte de 56 sachets (56 sachets unidose contenant chacun
13,4 mg d’ivacaftor)
Granulés KALYDECO (25 mg) : Boîte de 56 sachets (56 sachets unidose contenant chacun
25 mg d’ivacaftor)
Granulés KALYDECO (50 mg) : Boîte de 56 sachets (56 sachets unidose contenant chacun
50 mg d’ivacaftor)
Granulés KALYDECO (75 mg) : Boîte de 56 sachets (56 sachets unidose contenant chacun
75 mg d’ivacaftor)
Voie d’administration | Forme posologique/ concentration/ composition | Ingrédients non médicinaux |
| Orale | Granulés 13,4 mg, 25 mg, 50 mg et 75 mg | Croscarmellose sodique, dioxyde de silicium colloïdal, lactose monohydraté, laurylsulfate de sodium, mannitol, stéarate de magnésium, succinate d’acétate d’hypromellose et sucralose. |
| Orale | Comprimés : 150 mg | Noyau du comprimé Cellulose microcristalline, croscarmellose sodique, dioxyde de silicium colloïdal, lactose monohydraté, laurylsulfate de sodium, stéarate de magnésium et succinate d’acétate d’hypromellose. Enrobage par film Alcool polyvinylique, cire de carnauba, dioxyde de titane, laque d’aluminium carmin d’indigo, PEG 3350 et talc. Encre d’imprimerie : Hydroxyde d’ammonium, laque en écailles, oxyde de fer noir et propylèneglycol. |
7 MISES EN GARDE ET PRÉCAUTIONS
Conduite de véhicules et utilisation de machines
Des étourdissements ont été signalés par des patients traités par KALYDECO. Cet effet peut altérer la capacité de conduire un véhicule ou de faire fonctionner une machine [voir 8.2 Effets indésirables observés dans les essais cliniques]. Les patients qui ont des étourdissements doivent être avisés de ne pas conduire de véhicule ni de faire fonctionner de machines jusqu’à ce que ces symptômes disparaissent.
La prise de KALYDECO chez les enfants doit être supervisée par un parent ou un soignant. Les enfants doivent être avisés de ne pas faire de bicyclette ou d’autres activités qui exigent de la vigilance jusqu’à ce qu’ils connaissent les effets de KALYDECO sur leur acuité.
Fonction hépatique/biliaire/pancréatique
Effet sur les épreuves de la fonction hépatique
Des taux élevés de transaminases (alanine transaminase [ALT] ou aspartate transaminase [AST]) ont été observés chez des patients atteints de FK traités par KALYDECO [voir 4.2 Dose recommandée et modification posologique et 8.4 Résultats de laboratoire anormaux : valeurs hématologiques, chimie clinique et autres données quantitatives].
Insuffisance hépatique
L’emploi de KALYDECO n’est pas recommandé chez les patients atteints d’insuffisance hépatique grave, sauf si les bienfaits escomptés l’emportent sur les risques de surexposition. En présence d’une insuffisance hépatique grave ou chez les patients âgés de 6 mois ou plus présentant une insuffisance hépatique modérée, il est recommandé de réduire la dose de KALYDECO [voir 4.2 Dose recommandée et modification posologique et 10.3 Pharmacocinétique].
L’utilisation de KALYDECO n’est pas recommandée chez les patients de moins de 6 mois présentant une insuffisance hépatique légère, modérée ou grave [voir 4.2 Dose recommandée et modification posologique, Insuffisance hépatique].
Emploi concomitant avec des inhibiteurs ou des inducteurs du CYP3A
L’ivacaftor est un substrat du CYP3A. Les produits médicinaux qui inhibent ou induisent l’activité du CYP3A peuvent avoir une incidence sur le profil pharmacocinétique de l’ivacaftor.
Chez les patients de 6 mois ou plus, la posologie de KALYDECO doit être ajustée lorsque ce médicament est pris en concomitance avec des inhibiteurs puissants ou modérés du CYP3A [voir 4.2 Dose recommandée et modification posologique et 9.4 Interactions médicament-médicament].
La coadministration de KALYDECO et d’inhibiteurs modérés ou puissants du CYP3A n’est pas recommandée chez les patients de moins de 6 mois [voir 4.2 Dose recommandée et modification posologique, Emploi concomitant avec des inhibiteurs du CYP3A].
L’exposition à l’ivacaftor peut être réduite en cas de prise concomitante d’inducteurs du CYP3A. Le cas échéant, l’efficacité de KALYDECO pourrait être réduite [voir 4.2 Dose recommandée et modification posologique et 9.4 Interactions médicament-médicament].
Surveillance et tests de laboratoire
Effet sur les épreuves de la fonction hépatique
Des taux élevés de transaminases ont été observés chez des patients atteints de FK traités par KALYDECO. Il est recommandé d’évaluer le taux d’ALT et d’AST avant l’instauration du traitement par KALYDECO, tous les trois mois la première année du traitement, puis une fois par année par la suite. Chez les patients qui ont des antécédents de taux élevés de transaminases, l’augmentation de la fréquence des épreuves de fonction hépatique doit être envisagée. Les patients qui présentent une élévation des taux de transaminases doivent faire l’objet d’une étroite surveillance jusqu’au retour à des taux normaux. Le traitement doit être interrompu chez les patients dont le taux d’ALT ou d’AST se situe à plus de 5 fois la limite supérieure de la normale (LSN). Lorsque les taux de transaminases sont de nouveau dans les limites de la normale, on doit évaluer les bienfaits et les risques de la reprise de KALYDECO [voir 4.2 Dose recommandée et modification posologique et 8.4 Résultats de laboratoire anormaux : valeurs hématologiques, chimie clinique et autres données quantitatives].
On doit conseiller aux patients de communiquer immédiatement avec leur médecin s’ils présentent des symptômes évocateurs d’une élévation du taux de transaminases (p. ex. douleur abdominale, anorexie, ictère, urines foncées, selles pâles, prurit).
Ophtalmologique
Cataractes
Des cas d’opacité du cristallin non congénitale n’ayant pas d’incidence sur la vision ont été déclarés chez des enfants traités par KALYDECO. Bien que d’autres facteurs de risque aient été observés chez ces patients, par exemple la prise de corticostéroïdes et l’exposition à la radiation, il n’est pas exclu que KALYDECO en ait été la cause. Il est recommandé de procéder à un examen ophtalmologique initial et à des examens de suivi chez les enfants qui amorcent un traitement par KALYDECO [voir 16 TOXICOLOGIE NON CLINIQUE].
Rénal
La prudence est recommandée lorsque KALYDECO est prescrit à des patients atteints d’insuffisance rénale grave (clairance de la créatinine inférieure ou égale à 30 mL/min) ou d’insuffisance rénale au stade terminal [voir 4.2 Dose recommandée et modification posologique et 10.3 Pharmacocinétique].
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
On ne dispose d’aucune donnée sur l’effet de KALYDECO sur la fertilité chez l’humain. KALYDECO a eu un effet sur la fertilité du rat [voir 16 TOXICOLOGIE NON CLINIQUE].
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucun essai adéquat et bien contrôlé sur l’emploi de KALYDECO chez la femme enceinte n’a été réalisé. Comme les études sur la reproduction animale ne permettent pas toujours de prédire la réponse chez l’humain, KALYDECO ne doit être utilisé chez la femme enceinte que si les bienfaits escomptés pour la patiente surpassent clairement le risque éventuel pour le fœtus.
L’ivacaftor ne s’est pas révélé tératogène chez le rat à des doses d’environ 5 fois la dose maximale recommandée chez l’humain (DMRH) [d’après la somme des ASC de l’ivacaftor et de ses principaux métabolites après administration d’une dose de 200 mg/kg/jour chez la rate gravide]. L’ivacaftor ne s’est pas révélé tératogène chez le lapin par suite de l’administration de doses correspondant à environ 11 fois la DMRH (d’après l’ASC de l’ivacaftor après l’administration d’une dose de 100 mg/kg/jour à la lapine gravide). L’ivacaftor a diminué l’indice de fertilité et le nombre de corps jaunes, d’implantations et d’embryons viables chez les rates par suite de l’administration de doses de 200 mg/kg/jour lorsque les femelles ont reçu le médicament avant la conception et au début de la gestation [voir 16 TOXICOLOGIE NON CLINIQUE]. Le passage transplacentaire de l’ivacaftor a été observé chez la rate et la lapine gravides.
7.1.2 Allaitement
L’ivacaftor est excrété dans le lait des rates lactantes. L’excrétion de l’ivacaftor dans le lait maternel de la femme est probable. Aucun essai n’a été réalisé sur les effets de l’ivacaftor chez les nourrissons allaités par une mère ayant pris le médicament. L’emploi de KALYDECO chez la femme qui allaite doit être envisagé seulement si les bienfaits escomptés pour la patiente surpassent le risque éventuel pour le nourrisson allaité.
7.1.3 Enfants
Enfants (< 2 mois) : D’après les données soumises et revues, Santé Canada a autorisé l’utilisation de KALYDECO chez les patients âgés de 2 mois ou plus et pesant 3 kg ou plus.
7.1.4 Personnes âgées
L’efficacité et l’innocuité de KALYDECO chez les patients âgés de 65 ans ou plus n’ont pas été établies.
8. EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Le profil d’innocuité général de KALYDECO est fondé sur les données regroupées des essais 1, 2 et 3, qui ont été menés auprès de 353 patients âgés de 6 ans ou plus atteints de FK. Sur ces 353 patients, 221 ont reçu KALYDECO et 132 ont reçu un placebo pendant une période de 16 à 48 semaines. La proportion de patients qui ont abandonné le traitement prématurément en raison d’événements indésirables était de 2 % pour les patients des groupes KALYDECO et de 5 % pour les patients des groupes placebo. Les effets indésirables les plus fréquents chez les 221 patients traités par KALYDECO étaient les céphalées (17 %), les infections des voies respiratoires supérieures (16 %), la congestion nasale (16 %), les nausées (10 %), les éruptions cutanées (10 %), la rhinite (6 %), les étourdissements (5 %), l’arthralgie (5 %) et la présence de bactéries dans les expectorations (5 %). Les effets indésirables graves les plus fréquents, qui sont survenus chez plus d’un patient traité par KALYDECO, étaient les douleurs abdominales, l’élévation des taux d’enzymes hépatiques et l’hypoglycémie. Tous ces effets sont survenus chez moins de 1 % des patients.
Le profil d’innocuité de KALYDECO est fondé sur sept essais cliniques :
Essais 1 et 2 : Deux essais cliniques contrôlés par placebo de 48 semaines menés auprès de 213 patients atteints de FK qui étaient âgés de 6 à 53 ans (109 patients ont reçu de l’ivacaftor et 104 ont reçu un placebo) et présentaient une mutation G551D du gène CFTR. Les patients ont reçu 150 mg de KALYDECO ou un placebo par voie orale 2 fois par jour. Essai 3 : Essai contrôlé par placebo de 16 semaines mené auprès de 140 patients atteints de FK qui étaient âgés de 12 à 52 ans et homozygotes pour la mutation F508del.
Essai 4 : Essai croisé de 8 semaines mené auprès de 39 patients atteints de FK qui étaient âgés de 6 à 57 ans et présentaient une mutation G1244E, G1349D, G178R, G551S, G970R, S1251N, S1255P, S549N ou S549R du gène CFTR.
Essai 5 : Essai contrôlé par placebo de 24 semaines mené auprès de 69 patients atteints de FK qui étaient âgés de 6 à 68 ans et présentaient une mutation R117H du gène CFTR.
Essai 6 : Essai ouvert de 24 semaines mené auprès de 34 patients atteints de FK qui étaient âgés de 2 ans à moins de 6 ans et présentaient une mutation G551D, G1244E, G1349D, G178R, G551S, G970R, S1251N, S1255P, S549N ou S549R du gène CFTR. Sur les 34 patients inscrits, 32 étaient porteurs de la mutation G551D, et 2, de la mutation S549N. Essai 7 : Essai ouvert de 24 semaines mené auprès d’une cohorte de 19 patients atteints de FK âgés de 12 à moins de 24 mois, d’une cohorte de 11 patients de 6 à moins de 12 mois, d’une cohorte de 6 patients de 4 à moins de 6 mois et d’une cohorte de 7 patients de 1 à moins de 4 mois. Les patients porteurs de la mutation G551D, G1244E, G1349D, G178R, G551S, S1251N, S1255P, S549N, S549R ou R117H étaient admissibles aux trois premières cohortes de cette étude. Les patients porteurs d’autres mutations CFTR pour lesquelles KALYDECO est autorisé dans certains pays étaient admissibles à la cohorte de patients de 1 à moins de 4 mois.
8.2 Effets indésirables observés dans les essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Patients atteints de FK âgés de plus de 6 ans et présentant une mutation d’activation G551D (essais 1 et 2)
L’incidence des effets indésirables ci-dessous est fondée sur les données regroupées des essais 1 et 2. Le Tableau 6 montre les effets indésirables qui sont survenus chez au moins 5 % des patients traités par KALYDECO lorsque le taux d’incidence dépassait d’au moins 3 % celui des groupes placebo.
| Tableau 6 : Incidence des effets indésirables du médicament chez au moins 5 % des patients âgés de 6 ans ou plus présentant une mutation G551D du gène CFTR traités par KALYDECO dans deux essais de phase 3 (essais 1 et 2) lorsque le taux d’incidence dépassait d’au moins 3 % celui des groupes placebo | |||
| Classe par système et organe | Effets indésirables (terme privilégié) | KALYDECO N = 109 (%) | Placebo N = 104 (%) |
| Infections et infestations | Infections des voies respiratoires supérieures (IVRS) | 24 (22) | 14 (14) |
| Nasopharyngite | 16 (15) | 12 (12) | |
| Rhinite | 8 (7) | 4 (4) | |
| Troubles du système nerveux | Céphalées | 26 (24) | 17 (16) |
| Étourdissements | 10 (9) | 1 (1) | |
Troubles respiratoires, thoraciques et médiastinaux | Congestion nasale | 22 (20) | 16 (15) |
| Douleur oropharyngée | 24 (22) | 19 (18) | |
| Congestion des sinus | 8 (7) | 4 (4) | |
| Érythème pharyngé | 5 (5) | 0 (0) | |
| Affections gastro-intestinales | Douleur abdominale | 17 (16) | 13 (13) |
| Diarrhée | 14 (13) | 10 (10) | |
| Troubles cutanés et sous-cutanés | Éruptions cutanées | 14 (13) | 7 (7) |
| Investigations | Bactéries dans les expectorations | 8 (7) | 4 (4) |
Le profil d’innocuité des patients atteints de FK qui ont participé aux autres essais cliniques (essais 3 à 7) était semblable à celui qui avait été observé dans le cadre des essais contrôlés par placebo de 48 semaines (essais 1 et 2).
Événements touchant les voies respiratoires supérieures
Au cours des essais 1 et 2, l’incidence de plusieurs événements touchant les voies respiratoires supérieures était plus élevée chez les patients traités par KALYDECO que chez les patients des groupes placebo. Le taux d’IVRS était de 22 % chez les patients traités par KALYDECO, comparativement à 14 % chez les patients des groupes placebo. Chez les patients traités par KALYDECO, d’autres événements touchant les voies respiratoires dont l’incidence était au moins 3 % supérieure à celle observée dans les groupes placebo étaient la douleur oropharyngée (22 %), la congestion nasale (20 %), la rhinopharyngite (15 %), la rhinite (7 %) et la congestion sinusale (7 %). Aucun de ces événements ne s’est révélé grave et aucun patient traité par KALYDECO n’a abandonné le traitement en raison d’événements touchant les voies respiratoires supérieures.
8.2.1 Effets indésirables observés au cours des essais cliniques (enfants)
Le profil d’innocuité est généralement comparable chez les enfants et les adultes. Le profil d’innocuité chez les enfants de moins de 2 mois et pesant moins de 3 kg n’a pas été établi.
8.4 Résultats de laboratoire anormaux : valeurs hématologiques, chimie clinique et autres données quantitatives
Anomalies observées en laboratoire
Élévations des taux de transaminases
L’incidence des taux maximaux de transaminases (ALT ou AST) chez les patients de 6 ans ou plus (essais 1, 2 et 3) est présentée dans le Tableau 7. Deux patients (2 %) recevant le placebo et 1 patient (0,5 %) recevant KALYDECO ont cessé définitivement le traitement en raison de taux élevés de transaminases, tous > 8 fois la LSN. En tout, 2 patients traités par KALYDECO ont présenté des effets indésirables graves sous forme d’élévation des taux de transaminases hépatiques, mais aucun n’a présenté de tels effets parmi ceux qui avaient reçu un placebo.
| Tableau 7 : Analyse des valeurs seuils des élévations des taux de transaminases chez les patients de 6 ans ou plus traités par KALYDECO | ||
| Critère d’analyse des valeurs seuils (ALT ou AST) | Kalydeco | Placebo |
| N = 221 | N = 132 | |
| > 3 × LSN | 6 % | 8 % |
| > 5 × LSN | 2 % | 2 % |
| > 8 × LSN | 2 % | 2 % |
| ALT : alanine aminotransférase; AST : aspartate aminotransférase | ||
L’incidence des élévations des taux de transaminases (ALT ou AST) chez les patients âgés de 1 mois à moins de 6 ans (essais 6 et 7) est présentée dans le Tableau 8.
Dans l’essai 6, l’élévation des taux de transaminases était plus courante chez les patients qui présentaient des taux anormaux de transaminases au départ. Le traitement par KALYDECO a été définitivement abandonné chez un patient dans le cadre de cet essai.
Dans l’essai 7, deux patients (11 %) ont présenté des élévations du taux d’ALT ou d’AST > 8 fois la LSN, et, dans les deux cas, le traitement par l’ivacaftor a été interrompu. Dans la cohorte de patients âgés de 1 à moins de 4 mois, 1 patient (14 %) présentait un taux maximal d’ALT ou d’AST > 3 x LSN (ALT > 8 x LSN et AST > 3 à ≤ 5 x LSN); le sujet a abandonné le traitement par KALYDECO. L’utilisation de KALYDECO n’est pas autorisée chez les patients âgés de moins de 2 mois [voir 4.2 Dose recommandée et modification posologique et 7 MISES EN GARDE ET PRÉCAUTIONS].
| Tableau 8 : Analyse des valeurs seuils des élévations des taux de transaminases chez les patients de 1 mois à moins de 6 ans traités par KALYDECO* | |||||
| Critère d’analyse des valeurs seuils (ALT ou AST) | 2 à < 6 ans N = 34 | 12 à < 24 mois N = 18 | 6 à < 12 mois N = 11 | 4 à < 6 mois N = 6 | 1 à < 4 mois N = 7 |
| > 3 × LSN | 15 % | 28 % | 9 % | 0 % | 14 % |
| > 5 × LSN | 15 % | 11 % | 0 % | 0 % | 14 % |
| > 8 × LSN | 15 % | 11 % | 0 % | 0 % | 14 % |
| ALT : alanine aminotransférase; AST : aspartate aminotransférase * L’utilisation de KALYDECO n’est pas autorisée chez les patients de moins de 2 mois. | |||||
On doit conseiller aux patients de communiquer immédiatement avec leur médecin s’ils présentent des symptômes évocateurs d’une élévation du taux de transaminases (p. ex. douleur abdominale, anorexie, ictère, urines foncées, selles pâles, prurit).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
L’ivacaftor est un substrat sensible du CYP3A. Tout produit médicinal qui altère l’activité du CYP3A peut influer sur la pharmacocinétique de l’ivacaftor. L’ivacaftor est aussi un faible inhibiteur du CYP3A et de la glycoprotéine P (gpP). L’administration de KALYDECO peut accroître l’exposition générale aux produits médicinaux qui sont des substrats du CYP3A ou de la gpP, ce qui pourrait augmenter ou prolonger leurs effets thérapeutiques et les effets indésirables qu’ils peuvent provoquer. L’emploi concomitant de KALYDECO peut accroître les concentrations des produits médicinaux qui sont des substrats du CYP2C9. La prudence est de mise lorsque le patient prend d’autres médicaments.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans le Tableau 9 sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
| Tableau 9 : Interactions médicament-médicament établies ou potentielles entre l’ivacaftor et les inducteurs ou inhibiteurs du CYP3A | |||
| Médicament | Source de preuves | Effet | Commentaire clinique |
| Inducteurs puissants du CYP3A | |||
| Rifampine | EC | ↓ de 9 fois l’ASC0-∞ de l’ivacaftor | La coadministration n’est pas recommandée. |
| Phénobarbital | T | ↓ du potentiel d’exposition à l’ivacaftor | |
| Carbamazépine | |||
| Phénytoïne | |||
| Inhibiteurs puissants du CYP3A | |||
| Kétoconazole | EC | ↑ 8,5 × ASC0-∞ Potentiel d’exposition substantiellement accru | Réduction de la dose d’ivacaftor, de sorte que le patient prenne 1 comprimé ou 1 sachet 2 fois par semaine*. |
Itraconazole Posaconazole Voriconazole Clarithromycine | T | ↑ du potentiel d’exposition à l’ivacaftor | Réduction de la dose d’ivacaftor, de sorte que le patient prenne 1 comprimé ou 1 sachet 2 fois par semaine*. |
| Inhibiteurs modérés du CYP3A | |||
| Fluconazole | EC | ↑ 3 × ASC0-12 h Exposition accrue | Réduction de la dose d’ivacaftor, de sorte que le patient prenne 1 comprimé ou 1 sachet 1 fois par jour*. |
| Érythromycine | T | ↑ du potentiel d’exposition à l’ivacaftor | Réduction de la dose d’ivacaftor, de sorte que le patient prenne 1 comprimé ou 1 sachet 1 fois par jour*. |
| * La coadministration de l’ivacaftor et d’inhibiteurs puissants ou modérés du CYP3A n’est pas recommandée chez les patients de moins de 6 mois. Voir 4.2 Dose recommandée et modification posologique. | |||
↑ = augmentation, ↓ = diminution. Légende : É = Étude de cas; EC = Essai clinique; T = Théorique; ASC = aire sous la courbe. | |||
Effet d’autres médicaments sur KALYDECO
Inducteurs du CYP3A
La coadministration de KALYDECO et de la rifampine, puissant inducteur du CYP3A, a réduit l’exposition à l’ivacaftor (ASC) d’environ 9 fois. Par conséquent, la coadministration de l’ivacaftor et des inducteurs du CYP3A, comme la rifampine, la rifabutine, le phénobarbital, la carbamazépine, la phénytoïne et le millepertuis (Hypericum perforatum), n’est pas
recommandée. La coadministration de l’ivacaftor et d’un inducteur modéré du CYP3A peut réduire l’exposition à l’ivacaftor et, par conséquent, réduire l’efficacité de KALYDECO. Aucun ajustement posologique n’est recommandé au cours de la coadministration de KALYDECO et d’inducteurs faibles du CYP3A [voir 4.2 Dose recommandée et modification posologique et 7 MISES EN GARDE ET PRÉCAUTIONS].
Inhibiteurs du CYP3A
La coadministration de KALYDECO avec du kétoconazole, un inhibiteur puissant du CYP3A, a augmenté l’exposition à l’ivacaftor (ASC) de 8,5 fois chez les adultes en bonne santé. Par conséquent, la posologie de KALYDECO doit être réduite chez les patients de 6 mois ou plus lorsque ce médicament est pris en concomitance avec des inhibiteurs puissants du CYP3A. La coadministration de l’ivacaftor et de fluconazole, un inhibiteur modéré du CYP3A, a triplé l’exposition à l’ivacaftor chez les adultes en bonne santé. La posologie de KALYDECO doit être réduite chez les patients de 6 mois ou plus lorsque ce médicament est pris en concomitance avec un inhibiteur modéré du CYP3A [voir les Tableaux 3 et 4 à la section 4.2 Dose recommandée et modification posologique et 7 MISES EN GARDE ET PRÉCAUTIONS]. La coadministration de KALYDECO avec des inhibiteurs modérés ou puissants du CYP3A n’est pas recommandée chez les patients de moins de 6 mois.
Ciprofloxacine
La coadministration de l’ivacaftor et de la ciprofloxacine n’a eu aucun effet sur l’exposition à l’ivacaftor. Aucun ajustement posologique n’est nécessaire au cours de la coadministration de KALYDECO et de la ciprofloxacine.
Les effets de l’ivacaftor sur l’exposition aux médicaments coadministrés figurent au Tableau 10.
| Tableau 10 : Interactions médicament-médicament établies ou potentielles – effets de l’ivacaftor sur d’autres médicaments | |||
| Médicament | Source de preuves | Effet | Commentaire clinique |
| Substrats du CYP3A | |||
| Midazolam | EC | ↑ de 1,5 fois l’ASC0-∞ du midazolam | Administrer KALYDECO avec prudence et surveiller l’apparition d’effets indésirables liés à la benzodiazépine. |
| Substrats du CYP2C9 | |||
| Warfarine | T | ↑ du potentiel d’exposition à la warfarine | La surveillance du rapport international normalisé (RIN) est recommandée lorsque KALYDECO est administré en concomitance avec la warfarine. |
| Substrats de la glycoprotéine P (gpP) | |||
| Digoxine | EC | ↑ de 1,3 fois la concentration de la digoxine | La prudence est de mise, et la surveillance de la concentration thérapeutique des substrats sensibles de la gpP est recommandée. |
Cyclosporine Évérolimus Sirolimus Tacrolimus | T | ↑ du potentiel d’exposition à la cyclosporine, à l’évérolimus, au sirolimus et au tacrolimus | |
| Substrats du CYP2D6 | |||
| Désipramine | EC | ↔ | Aucune modification posologique de la désipramine ou des substrats du CYP2D6 n’est recommandée. |
| Substrats du CYP2C8 | |||
| Rosiglitazone | EC | ↔ | Aucune modification posologique de la rosiglitasone ou des substrats du CYP2C8 n’est recommandée. |
| Contraceptifs hormonaux | |||
Contraceptif oral | EC | ↔ | Aucune modification posologique des contraceptifs hormonaux n’est recommandée. |
| ↑ = augmentation, ↔ = aucun changement. Légende : EC = essai clinique; T = Théorique | |||
Effet de KALYDECO sur d’autres médicaments
Substrats du CYP3A, de la gpP ou du CYP2C9
Selon les résultats d’études précliniques, l’ivacaftor et son métabolite M1 peuvent inhiber le CYP3A et la gpP. Chez l’humain, sa coadministration avec le midazolam par voie orale, substrat sensible du CYP3A, a augmenté de 1,5 fois l’exposition au midazolam, ce qui correspond à une légère inhibition du CYP3A par l’ivacaftor. L’administration concomitante avec la digoxine, substrat sensible de la gpP, a augmenté de 1,3 fois l’exposition à la digoxine, ce qui correspond à une légère inhibition de la gpP. L’administration de KALYDECO peut accroître l’exposition générale aux médicaments qui sont des substrats du CYP3A, de la gpP, ou des deux, ce qui peut accroître ou prolonger leurs effets thérapeutiques et les événements indésirables qu’ils peuvent provoquer. Il faut administrer KALYDECO avec prudence et surveiller l’apparition d’effets indésirables liés à la benzodiazépine lorsqu’on utilise le midazolam, l’alprazolam, le diazépam ou le triazolam par voie orale. Il faut faire preuve de prudence et assurer une surveillance adéquate lors de l’administration concomitante de KALYDECO et des substrats sensibles du CYP3A, de la gpP, ou des deux, comme la digoxine, la cyclosporine ou le tacrolimus.
L’ivacaftor peut inhiber le CYP2C9. Par conséquent, il est recommandé de surveiller le rapport international normalisé (RIN) durant la coadministration avec la warfarine.
Substrats du CYP2C8
L’administration de KALYDECO et de la rosiglitazone, un substrat du CYP2C8, a été évaluée et n’a révélé aucun effet significatif sur l’exposition à la rosiglitazone. Aucune modification posologique de la rosiglitazone ou d’autres substrats du CYP2C8 n’est recommandée.
Substrats du CYP2D6
L’administration de KALYDECO et de la désipramine, un substrat de CYP2D6, a été évaluée et n’a révélé aucun effet significatif sur l’exposition à la désipramine. Aucune modification posologique de la désipramine ou d’autres substrats du CYP2D6 n’est recommandée.
Contraceptifs hormonaux
On a étudié l’administration de l’ivacaftor avec un contraceptif oral contenant un œstrogène et un progestatif; l’ivacaftor n’a eu aucun effet significatif sur l’exposition au contraceptif oral. L’ivacaftor ne devrait pas modifier l’efficacité des contraceptifs oraux. Ainsi, aucune modification de la dose n’est nécessaire chez les patientes prenant des contraceptifs oraux.
9.5 Interactions médicament-aliment
Le jus de pamplemousse contient un ou plusieurs composés qui inhibent modérément le CYP3A, et sa consommation durant un traitement par KALYDECO peut accroître les concentrations plasmatiques de l’ivacaftor. Les aliments qui renferment du pamplemousse doivent être évités pendant le traitement par KALYDECO [voir 4.4 Administration].
9.6 Interactions médicament-plante médicinale
La coadministration de KALYDECO et de produits à base de plantes médicinales qui sont des inducteurs puissants du CYP3A (p. ex. le millepertuis) peut réduire l’efficacité du médicament et n’est donc pas recommandée.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’ivacaftor est un potentialisateur sélectif de la protéine CFTR. La protéine CFTR forme un canal chlorure présent à la surface des cellules épithéliales de nombreux organes. L’ivacaftor augmente le transport du chlorure en potentialisant la probabilité d’ouverture (ou d’activation) du canal lié à la protéine CFTR.
Il est établi que la mutation G970R cause une anomalie de l’épissage, faisant en sorte que peu ou pas de protéines CFTR se trouvent à la surface des cellules pour être potentialisées par l’ivacaftor.
10.2 Pharmacodynamie
L’ivacaftor a potentialisé le transport du chlorure par la protéine CFTR mutée G551D in vitro, tant dans des cellules recombinantes de rongeurs porteurs de la mutation exprimée que dans des cellules de l’épithélium bronchique humain (EBH) isolées des bronches d’un patient atteint de FK porteur à la fois de la mutation G551D et de la mutation F508del. Dans les cellules recombinantes de rongeurs porteurs de la mutation G551D du gène CFTR, le traitement par l’ivacaftor a entraîné une augmentation 55 fois plus importante du transport du chlorure par rapport au départ.
L’activité pharmacologique des principaux métabolites de l’ivacaftor présents dans la circulation chez l’humain, soit les métabolites M1 (hydroxyméthylivacaftor) et M6 (carboxylate d’ivacaftor), a été testée dans des cellules cultivées de l’EBH porteuses des mutations G551D et F508del (études en chambre de Ussing). Le métabolite M1 a potentialisé le transport du chlorure à médiation CFTR avec une puissance d’environ 1/6e de celle de l’ivacaftor et est considéré actif sur le plan pharmacologique. Le métabolite M6 a été associé à une puissance < 1/50e de celle de l’ivacaftor in vitro et n’est pas considéré actif sur le plan pharmacologique.
Paramètres pharmacologiques de l’innocuité
L’ivacaftor a été évalué in vitro en vue de déterminer ses effets hors cible sur une grande variété de récepteurs et d’enzymes au moyen d’épreuves de liaison sur des ligands radioactifs et de déterminer ses interactions avec divers canaux ioniques. L’ivacaftor n’a pas formé de liaison puissante avec ces cibles et n’a pas altéré la fonction de celles-ci de façon importante, ce qui indique un faible potentiel d’effets hors cible. Durant les épreuves électrophysiologiques, l’ivacaftor a seulement modérément inhibé le CaV1.2 (CI50 = 1,3 μM) et le KV1.5 (CI50 = 3,4 μM) et a eu peu ou pas d’activité mesurable (CI50 > 10 μM) sur les autres canaux sodiques, calciques et potassiques testés.
L’ivacaftor a entraîné une inhibition liée à la concentration des courants de queue du hERG (gène éther-à-go-go humain), avec une CI15 de 5,5 µM. Cependant, aucun allongement de l’intervalle QT liée à l’ivacaftor n’a été observé durant les études télémétriques chez le chien après des doses uniques allant jusqu’à 60 mg/kg ni enregistré à l’ÉCG réalisé dans le cadre d’études sur l’administration répétée à des chiens durant une période maximale de 1 an à raison de 60 mg/kg/jour. L’ivacaftor a produit une augmentation liée à la dose, mais transitoire, des paramètres de la tension artérielle chez le chien après l’administration orale de doses uniques pouvant atteindre 60 mg/kg.
L’administration orale de l’ivacaftor n’a entraîné aucun effet indésirable touchant le SNC ou l’appareil respiratoire chez le rat après l’administration de doses uniques pouvant atteindre 1 000 mg/kg. L’ivacaftor n’a entraîné aucun effet indésirable touchant le système cardiovasculaire dans le cadre des études de télémétrie où des doses orales uniques pouvant atteindre 100 mg/kg ont été administrées à des rats et des doses orales uniques pouvant atteindre 60 mg/kg ont été administrées à des chiens. L’ivacaftor a produit une inhibition de la vidange gastrique et du transit gastro-intestinal chez le rat par suite de l’administration de doses orales uniques de 500 et de 1 000 mg/kg.
Évaluation des concentrations de chlorure dans la sueur
Dans le cadre des essais cliniques menés chez des patients qui présentaient une mutation G551D du gène CFTR, KALYDECO a permis d’obtenir des réductions statistiquement significatives des concentrations de chlorure dans la sueur. Dans le cadre de deux essais cliniques à répartition aléatoire, à double insu et contrôlés par placebo (essai 1 chez des patients âgés de 12 ans ou plus et essai 2 chez des patients âgés de 6 à 11 ans), la différence entre les deux traitements (KALYDECO et le placebo) sur le plan de la variation moyenne des concentrations de chlorure dans la sueur entre le départ et la semaine 24 a été de -48 mmol/L (IC à 95 % : -51 à -45) et de -54 mmol/L (IC à 95 % : -62 à -47), respectivement. Ces variations ont persisté durant 48 semaines.
Dans le cadre d’un essai clinique mené chez des patients présentant une mutation G1244E, G1349D, G178R, G551S, S1251N, S1255P, S549N, S549R ou G970R, KALYDECO a entraîné une réduction statistiquement significative de la concentration de chlorure dans la sueur. La différence entre les deux traitements sur le plan de la variation moyenne des concentrations de chlorure dans la sueur entre le départ et la semaine 8 a été de -49 mmol/L (IC à 95 % : -57 à -41). Dans cet essai, les variations moyennes des concentrations de chlorure dans la sueur chez des sujets présentant des mutations pour lesquelles KALYDECO est indiqué variaient de -51 à -8 mmol/L, alors que chez des sujets présentant la mutation G970R, les concentrations variaient de -1 à -11 mmol/L.
Dans le cadre d’un essai clinique ouvert de phase 3 mené auprès de 34 patients âgés de 2 à moins de 6 ans qui présentaient l’une des mutations susmentionnées, les participants ont reçu 50 mg ou 75 mg d’ivacaftor, 2 fois par jour (essai 6). La variation absolue moyenne des concentrations de chlorure dans la sueur entre le départ et la semaine 24 était de -47 mmol/L (IC à 95 % : -58 à -36).
Dans le cadre d’un essai à répartition aléatoire, à double insu et contrôlé par placebo mené auprès de 69 patients âgés de 6 ans ou plus atteints de FK qui présentaient une mutation R117H du gène CFTR (essai 5), la différence entre les deux traitements sur le plan
de la variation moyenne des concentrations de chlorure dans la sueur entre le départ et la semaine 24 était de -24 mmol/L (IC à 95 % : -28 à -20). Lors d’une analyse de sous-groupes en fonction de l’âge, la différence entre les deux traitements était de -22 mmol/L (IC à 95 % : -26 à -17) chez les patients âgés de 18 ans ou plus, et de -28 mmol/L (IC à 95 % : -37 à -18) chez les patients âgés de 6 à 11 ans.
Dans un essai clinique ouvert de phase 3 de 24 semaines (essai 7) mené auprès de patients atteints de FK âgés de moins de 24 mois, la variation moyenne absolue des concentrations de chlorure dans la sueur entre le départ et la semaine 24 était de -73,5 mmol/L (É.-T. : 17,5) chez les patients de 12 à moins de 24 mois (n = 10). La variation moyenne absolue des concentrations de chlorure dans la sueur à la semaine 24 était de -58,6 mmol/L (É.-T. : 16,5) chez les patients de 6 à moins de 12 mois (n = 6) et de -50 mmol/L (É.-T. : 17,3) chez les patients de 4 à moins de 6 mois (n = 3). La variation moyenne absolue des concentrations de chlorure dans la sueur à la semaine 24 était de -40,3 mmol/L (É.-T. : 29,2) chez les patients âgés de 1 à moins de 4 mois (n = 5). L’utilisation de KALYDECO n’est pas autorisée chez les enfants de moins de 2 mois.
Électrophysiologie cardiaque
L’effet de doses multiples d’ivacaftor de 150 mg et de 450 mg administrées 2 fois par jour sur l’intervalle QTc a été évalué dans le cadre d’un essai approfondi de l’intervalle QT mené à répartition aléatoire, contrôlé par placebo et par agent de comparaison actif (la moxifloxacine à 400 mg) et prévoyant 4 permutations chez 72 adultes en bonne santé. Dans le cadre d’un essai permettant de déceler des effets légers, la limite supérieure de l’intervalle de confiance unilatéral à 95 % du plus grand intervalle QTc ajusté en fonction du placebo et corrigé en fonction de la valeur de départ, selon la méthode de Fridericia (QTcF), se situait sous la marque de 10 ms, soit le seuil requis par la réglementation.
10.3 Pharmacocinétique
Les résultats d’études in vivo sur l’absorption, la distribution, le métabolisme et l’élimination de l’ivacaftor chez la souris, le rat, le lapin et le chien ont montré que l’ivacaftor administré sous forme de suspension aqueuse orale était rapidement absorbé, le pourcentage d’absorption allant de 30 % à 100 %. La perméabilité apparente de l’ivacaftor in vitro, mesurée au moyen d’une épreuve de cellules Caco-2, est élevée, ce qui semble indiquer que l’absorption intestinale chez l’humain après l’administration orale du médicament sera forte. Des tests de transport bidirectionnel réalisés sur des cellules rénales canines de la lignée Madin-Darby (MDCK) avec la protéine 1 humaine résistante à de nombreux médicaments (MDR1, aussi connue sous l’appellation glycoprotéine P ou gpP) transfectée de façon stable ont démontré que l’ivacaftor n’est pas un substrat de sortie de la gpP. Des études in vitro sur des cellules Caco-2 et MDCK-MDR-1 recombinantes ont aussi montré que l’ivacaftor et son métabolite M6 ne sont pas des substrats de la gpP, alors que son métabolite M1 l’est. Cependant, les études ont établi que l’ivacaftor et son métabolite M1 inhibent le transport de la digoxine in vitro, ce qui indique une inhibition de la gpP in vitro.
L’exposition générale à l’ivacaftor avait tendance à augmenter durant l’administration répétée de doses à teneurs toxiques administrées par voie orale à des souris, des rats, des lapins et des chiens, peut-être à cause d’une accumulation plasmatique, et le temps écoulé pour atteindre les concentrations plasmatiques maximales (tmax) augmentait avec la dose. De plus, pour ce qui est de l’exposition générale aux principaux métabolites de l’ivacaftor (données non illustrées), l’exposition au métabolite M1 était plus élevée que l’exposition au métabolite M6 chez les trois espèces testées (souris, rat et chien), et l’exposition aux métabolites M1 et M6 était inférieure à l’exposition à l’ivacaftor chez ces mêmes espèces.
La liaison aux protéines de l’ivacaftor et de ses métabolites M1 et M6 était élevée (> 98 %) in vitro dans le plasma de la souris, du rat, du chien et de l’humain tout comme la liaison à des composants protéiniques isolés du plasma humain. L’ivacaftor ne s’est pas lié in vivo à des tissus contenant de la mélanine. Le passage transplacentaire de l’ivacaftor marqué au C par suite de l’administration d’une dose unique par voie orale à des rates et à des lapines gravides a eu lieu, mais l’exposition des fœtus à l’ivacaftor était faible et variable. L’ivacaftor marqué au C s’accumulait dans le lait des rates lactantes.
L’ivacaftor a principalement été excrété dans les fèces de toutes les espèces évaluées.
Les résultats de tests d’inhibition in vitro ont suggéré que l’ivacaftor et son métabolite M1 pourraient avoir un potentiel d’interaction médicament-médicament, car ils inhibent le CYP2C8, le CYP2C9, le CYP3A et la gpP.
Les paramètres pharmacocinétiques de l’ivacaftor sont similaires chez les volontaires en bonne santé et les patients atteints de FK d’âge adulte. Le Tableau 11 présente les paramètres pharmacocinétiques de l’ivacaftor chez des sujets en bonne santé suivant l’administration d’une dose unique de 150 mg par voie orale, prise à jeun et non à jeun.
| Tableau 11 : Paramètres pharmacocinétiques moyens (É.-T.) de l’ivacaftor suivant l’administration d’une dose unique de 150 mg chez des sujets adultes en bonne santé (n = 18) | ||||||
| Cmax (ng/mL) | tmax* (h) | t½ (h) | ASC0-∞ (ng∙h/mL) | Clairance apparente (L/h) | Volume de distribution apparent (L) | |
| À jeun | 218 (110) | 4,0 (3,0, 12,0) | 16,7 (4,9) | 3 620 (1 840) | 50,6 (21,8) | 1 230 (707) |
| Non à jeun | 768 (233) | 4,0 (3,0, 6,0) | 12 (2,7) | 10 600 (5 260) | 17,3 (8,4) | 286 (149) |
| ⁎ Le tmax est exprimé en médiane (plage). | ||||||
Absorption : Après l’administration orale d’une dose unique de 150 mg à des volontaires en bonne santé à jeun, les concentrations plasmatiques de pointe ont été atteintes en environ 4 heures (tmax), et les valeurs moyennes (É.-T.) de l’ASC0-∞ et de la Cmax étaient de 3 620 (1 840) ng h/mL et de 218 (110) ng/mL, respectivement. Dans le cadre du même essai, l’administration orale d’une dose unique de 150 mg à des sujets non à jeun a donné lieu à une augmentation substantielle de l’exposition : l’ASC0-∞ était de 10 600 (5 260) ng h/mL et la Cmax, de 768 (233) ng/mL. Le tmax est demeuré inchangé.
Après chaque dose administrée à intervalle de 12 heures, les concentrations plasmatiques à l’état d’équilibre de l’ivacaftor ont été atteintes aux jours 3 à 5, et le coefficient d’accumulation se situait dans une plage de 2,2 à 2,9.
L’exposition à l’ivacaftor a augmenté d’environ 2,5 à 4 fois lorsque le médicament était administré avec des aliments contenant des matières grasses. Par conséquent, KALYDECO doit être administré avec des aliments contenant des matières grasses. La valeur médiane (plage) du tmax est d’environ 4,0 (plage de 3,0 à 6,0) heures chez les personnes non à jeun.
L’effet des aliments sur l’absorption de l’ivacaftor est similaire, que KALYDECO soit administré sous forme de granulés ou de comprimés à 150 mg.
Distribution : Environ 99 % de l’ivacaftor se lie aux protéines plasmatiques, principalement la glycoprotéine alpha 1-acide et l’albumine. L’ivacaftor ne se lie pas aux globules rouges chez l’humain.
Le volume apparent de distribution de l’ivacaftor est similaire chez les sujets en bonne santé et les patients atteints de FK. Après l’administration orale de 150 mg toutes les 12 heures pendant 7 jours à des volontaires en bonne santé non à jeun, la valeur moyenne (É.-T.) du volume de distribution apparent était de 353 (122) L.
Métabolisme : Chez l’humain, l’ivacaftor est largement métabolisé. Les résultats d’essais in vitro et d’essais cliniques montrent que l’ivacaftor est principalement métabolisé par le CYP3A. Ses deux principaux métabolites chez l’humain sont le M1 et le M6. Le M1 possède environ 1/6e de la puissance de l’ivacaftor et est considéré comme un métabolite actif sur le plan pharmacologique. Le M6 possède moins de 1/50e de la puissance de l’ivacaftor et n’est pas considéré comme un métabolite actif sur le plan pharmacologique.
Élimination : Suivant l’administration orale, l’essentiel de l’ivacaftor (88 %) est éliminé dans les fèces après conversion métabolique. Environ 65 % de la dose totale d’ivacaftor est éliminée sous la forme de ses deux principaux métabolites, M1 et M6, dont 22 % sous forme de M1 et 43 % sous forme de M6. Une proportion négligeable d’ivacaftor inchangé est excrétée dans l’urine. La demi-vie terminale apparente est d’environ 12 heures après une dose unique prise non à jeun. La clairance apparente (Cl/F) de l’ivacaftor est semblable chez les sujets en bonne santé et les patients atteints de FK. La Cl/F moyenne (É.-T.) d’une dose unique de 150 mg était de 17,3 (8,4) L/h chez les adultes en bonne santé.
Populations et états pathologiques particuliers
Enfants : L’exposition à l’ivacaftor était similaire chez les patients âgés de 12 mois à moins de 6 ans qui avaient reçu 50 mg de granulés KALYDECO toutes les 12 heures (poids de 7 à < 14 kg) ou 75 mg de granulés KALYDECO toutes les 12 heures (poids de 14 kg à < 25 kg) et chez les adultes qui avaient reçu un comprimé KALYDECO dosé à 150 mg toutes les 12 heures. L’exposition à l’ivacaftor observée dans le cadre d’études de phase 2 et 3, telle qu’elle a été déterminée à l’aide de l’analyse des paramètres pharmacocinétiques en fonction des données démographiques, est présentée par groupe d’âge (et poids corporel pour les patients de moins de 12 ans) au Tableau 12. Les expositions chez les patients de 6 à 11 ans et chez ceux de 2 à moins de 4 mois (poids ≥ 3 kg) sont des prédictions fondées sur des simulations du modèle pharmacocinétique utilisant les données obtenues pour ces groupes d’âge.
| Tableau 12 : Exposition moyenne (É.-T.) à l’ivacaftor par groupe d’âge | |||
| Groupe d’âge | Posologie | Cmin, éé (ng/mL) | ASCéé (ng h/mL) |
| 2 à moins de 4 mois (≥ 3 kg)⁎ | 13,4 mg q12h | 426 (327)† | 6 730 (3 650)† |
| 4 à moins de 6 mois (≥ 5 kg)⁎ | 25 mg q12h | 371 (183) | 6 480 (2 520) |
| 6 à moins de 12 mois (5 kg à < 7 kg) | 25 mg q12h | 336‡ | 5 410‡ |
| 6 à moins de 12 mois (7 kg à < 14 kg) | 50 mg q12h | 508 (252) | 9 140 (4 200) |
| 12 à moins de 24 mois (7 kg à < 14 kg) | 50 mg q12h | 440 (212) | 9 050 (3 050) |
| 12 à moins de 24 mois (14 kg à < 25 kg) | 75 mg q12h | 451 (125) | 9 600 (1 800) |
| 2 à 5 ans (< 14 kg) | 50 mg q12h | 577 (317) | 10 500 (4 260) |
| 2 à 5 ans (14 kg à < 25 kg) | 75 mg q12h | 629 (296) | 11 300 (3 820) |
| 6 à 11 ans (14 kg à < 25 kg) | 75 mg q12h | 641 (329)† | 10 760 (4 470)† |
| 6 à 11 ans (≥ 25 kg) | 150 mg q12h | 958 (546) | 15 300 (7 340) |
| 12 à 17 ans | 150 mg q12h | 564 (242) | 9 240 (3 420) |
| Adultes (≥ 18 ans) | 150 mg q12h | 701 (317) | 10 700 (4 100) |
⁎ Les patients de 2 à moins de 6 mois avaient un âge gestationnel ≥ 37 semaines. † Les expositions chez les patients de 2 à moins de 4 mois et chez ceux de 6 à 11 ans sont des prédictions fondées sur des simulations du modèle pharmacocinétique incorporant les données de ces groupes d’âge. ‡ Valeurs fondées sur les données d’un seul patient; écart-type non déclaré | |||
Personnes âgées : L’efficacité et l’innocuité de KALYDECO chez les patients de 65 ans ou plus n’ont pas été établies.
Sexe : L’analyse des paramètres pharmacocinétiques en fonction des données démographiques tirées d’essais cliniques sur KALYDECO a révélé qu’il n’y a aucune différence pertinente sur le plan clinique entre la clairance de l’ivacaftor chez les hommes et chez les femmes.
Grossesse et allaitement :
Aucun essai adéquat et bien contrôlé sur l’emploi de KALDYECO chez la femme enceinte n’a été réalisé. Comme les études sur la reproduction animale ne permettent pas toujours de prédire la réponse chez l’humain, KALYDECO ne doit être utilisé chez la femme enceinte que si les bienfaits escomptés surpassent les risques éventuels [voir 7.1 Populations particulières]. L’ivacaftor est excrété dans le lait des rates lactantes. L’excrétion de l’ivacaftor dans le lait maternel de la femme est probable. Aucun essai n’a été réalisé sur les effets de l’ivacaftor chez les nourrissons allaités par une mère ayant pris le médicament. L’emploi de KALYDECO chez la femme qui allaite doit être envisagé seulement si les bienfaits escomptés pour la patiente surpassent le risque éventuel pour le nourrisson allaité.
Insuffisance hépatique : La Cmax de l’ivacaftor chez des patients adultes présentant une fonction hépatique modérément altérée (stade B de la classification de Child-Pugh, soit un score de 7 à 9) était semblable à celle chez des sujets en bonne santé appariés quant aux paramètres démographiques, mais l’ASC0-∞ était environ 2 fois plus élevée chez les premiers que chez les seconds. En raison de ces résultats, il est recommandé de réduire la dose de KALYDECO de manière à administrer un comprimé ou un sachet de granulés une fois par jour chez les patients de 6 mois ou plus qui présentent une insuffisance hépatique modérée. L’effet de l’insuffisance hépatique légère (stade A de la classification de Child-Pugh, soit un score de 5 à 6) sur les paramètres pharmacocinétiques de l’ivacaftor n’a fait l’objet d’aucune étude, mais on suppose que l’augmentation de l’ASC0-∞ de l’ivacaftor serait inférieure à 2 fois. Ainsi, aucune modification de la dose n’est requise chez les patients de 6 mois ou plus qui présentent une insuffisance hépatique légère. L’effet de l’insuffisance hépatique grave (stade C de la classification de ChildPugh, soit un score de 10 à 15) sur les paramètres pharmacocinétiques de l’ivacaftor n’a fait l’objet d’aucune étude. Le taux d’augmentation de l’exposition chez ces patients est inconnu, mais on suppose qu’il serait substantiellement plus élevé que celui observé chez des patients qui présenteraient une insuffisance hépatique modérée. Lorsque les bienfaits escomptés du traitement surpassent les risques, on doit utiliser KALYDECO avec prudence chez les patients qui présentent une insuffisance hépatique grave en commençant par l’administration d’un comprimé ou d’un sachet de granulés tous les deux jours, puis en modifiant la posologie selon la tolérance et la réponse clinique du patient [voir le Tableau 2 dans la section 4.2 Posologie recommandée et modification posologique]. L’utilisation de KALYDECO chez les patients de moins de 6 mois qui présentent une insuffisance hépatique n’est pas recommandée.
Insuffisance rénale : Aucune évaluation de la pharmacocinétique de KALYDECO chez des patients atteints d’insuffisance rénale n’a été réalisée. Aucune modification de la dose n’est recommandée chez les patients atteints d’une insuffisance rénale légère ou modérée puisque l’excrétion urinaire de l’ivacaftor inchangé est minime (< 0,01 %) et que l’élimination urinaire de l’ivacaftor et de ses métabolites est minime (seulement 6,6 % de la radioactivité totale a été récupérée dans l’urine dans le cadre d’une évaluation pharmacocinétique chez l’humain). Il est toutefois recommandé d’utiliser KALYDECO avec prudence chez les patients atteints d’une insuffisance rénale grave (clairance de la créatinine égale ou inférieure à 30 mL/min) ou d’une insuffisance rénale au stade terminal.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Comprimés : Conserver à une température comprise entre 20 et 25 °C; des écarts entre 15 et 30 °C sont acceptables.
Granulés : Conserver à une température égale ou inférieure à 30 °C.
Garder hors de la vue et de la portée des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
L’élimination de produits pharmaceutiques dans l’environnement doit être réduite au minimum. Les médicaments ne doivent pas être jetés dans les eaux usées, et l’élimination dans les ordures ménagères doit être évitée.
Utiliser les « systèmes de collecte » locaux, si possible.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : ivacaftor (INN)
Nom chimique : N-(2,4-di-tert-butyl-5-hydroxyphényl)-1,4-dihydro-4-oxoquinoline-3-carboxamide ou N-(2,4-di-tert-butyl-5-hydroxyphényl)-4-oxo-1,4-dihydroquinoline-3-carboxamide Formule moléculaire et masse
moléculaire :
C24H28N2O3 et 392,49
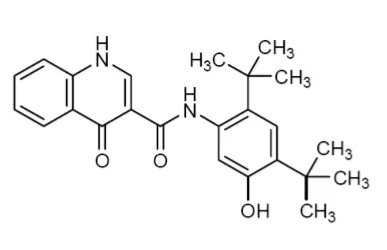
Formule de structure :
Propriétés physicochimiques : KALYDECO est une poudre blanche à blanc cassé qui est presque insoluble dans l’eau (< 0,05 microgramme/mL).
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
L’efficacité de KALYDECO chez les patients atteints de FK a été démontrée dans cinq essais de phase 3, à répartition aléatoire, à double insu et contrôlés par placebo (essais 1, 2, 3, 4 et 5).
Patients atteints de FK qui présentent une mutation G551D du gène CFTR
| Tableau 13 : Résumé des caractéristiques démographiques des patients dans les essais cliniques menés auprès de patients atteints de FK avec une mutation G551D du gène CFTR | |||||
| No de l’essai | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
Essai 1 (sujets présentant une mutation G551D-CFTR) | Essai multicentrique à répartition aléatoire, à double insu et contrôlé par placebo avec groupes parallèles et doses multiples | KALYDECO à raison de 150 mg ou placebo, par voie orale, toutes les 12 heures avec des aliments, durant 48 semaines | 161 | 26 ans (12 à 53 ans) | Masculin : 48 % Féminin : 52 % |
Essai 2 (sujets présentant une mutation G551D-CFTR) | Essai multicentrique à répartition aléatoire, à double insu et contrôlé par placebo avec groupes parallèles et doses multiples | KALYDECO à raison de 150 mg ou placebo, par voie orale, toutes les 12 heures avec des aliments, durant 48 semaines | 52 | 9 ans (6 à 12 ans) | Masculin : 48 % Féminin : 52 % |
Détermination de la marge posologique
La marge posologique pour le programme clinique a essentiellement été déterminée dans le cadre d’un essai à double insu contrôlé par placebo avec groupes de permutation mené auprès de 39 adultes (âge moyen : 31 ans) de race blanche atteints de FK dont le VEMS prédit était ≥ 40 %. Au total, 20 patients dont le VEMS prédit médian était de 56 % au départ (plage : 42 % à 109 %) ont reçu 25, 75 ou 150 mg de KALYDECO, ou un placebo, toutes les 12 heures, durant 14 jours. Parallèlement, 19 patients dont le VEMS prédit médian était de 69 % (plage : 40 % à 122 %) au départ ont reçu 150 ou 250 mg de KALYDECO, ou un placebo, toutes les 12 heures, durant 28 jours. La dose de 150 mg toutes les 12 heures a été jugée appropriée, surtout en raison des améliorations de la fonction pulmonaire (par rapport au VEMS préthérapeutique) qui ont été observées et des variations des paramètres pharmacodynamiques (concentrations de chlorure dans la sueur et différence de potentiel de l’épithélium nasal). La posologie biquotidienne s’appuie principalement sur la demi-vie plasmatique terminale apparente d’environ 12 heures. L’établissement de la dose de
KALYDECO de 150 mg chez les enfants âgés de 6 à 11 ans s’appuie sur l’atteinte de valeurs pharmacocinétiques comparables à celles notées chez les adultes lors de l’évaluation des paramètres principaux.
Efficacité
L’efficacité de KALYDECO chez les patients atteints de FK qui présentent une mutation G551D du gène CFTR a été évaluée dans le cadre de deux essais cliniques de phase 3 à répartition aléatoire, à double insu et contrôlés par placebo (les essais 1 et 2) auxquels ont participé 213 patients atteints de FK dont l’état clinique était stable (109 ont reçu KALYDECO à 150 mg 2 fois par jour). Tous les participants admissibles de ces essais ont été inscrits à un essai de prolongation ouvert.
Les patients chez qui on a décelé la présence persistante des bactéries Burkholderia cenocepacia, Burkholderia dolosa ou Mycobacterium abscessus dans les expectorations au moment de la sélection et ceux qui présentaient une fonction hépatique anormale définie par des résultats ≥ 3 fois la LSN à au moins 3 épreuves de la fonction hépatique (ALT, AST, PA, GGT, bilirubine totale) ont été exclus.
Dans les deux essais, les patients ont été répartis aléatoirement selon un rapport de 1:1 pour recevoir soit KALYDECO à 150 mg, soit un placebo, toutes les 12 heures avec des aliments contenant des matières grasses durant 48 semaines en plus de leur traitement habituel contre la FK (p. ex. tobramycine ou dornase alpha). L’utilisation de solutions salines hypertoniques pour inhalation n’était pas permise pendant l’essai.
Dans le cadre de l’essai 1, on a évalué 161 patients atteints de FK et présentant une mutation G551D-CFTR qui étaient âgés de 12 ans ou plus (âge moyen : 26 ans) et dont le VEMS prédit atteignait 40 à 90 % lors de la sélection (VEMS prédit moyen de 64 % au départ [plage : 32 % à 98 %]).
Dans le cadre de l’essai 2, on a évalué 52 patients atteints de FK et présentant une mutation G551D-CFTR qui étaient âgés de 6 à 11 ans (âge moyen : 9 ans) et dont le VEMS prédit atteignait 40 à 105 % lors de la sélection (VEMS prédit moyen de 84 % au départ [plage : 44 % à 134 %]).
Le paramètre d’efficacité principal des deux essais était l’amélioration de la fonction pulmonaire, déterminée par la variation absolue moyenne du VEMS prédit entre l’instauration du traitement et la semaine 24.
Dans les deux essais, le traitement par KALYDECO a produit une amélioration significative du VEMS. La différence thérapeutique entre KALYDECO et le placebo pour ce qui est de la variation absolue moyenne du VEMS prédit entre le départ et la semaine 24 était de l’ordre de 10,6 points de pourcentage (p < 0,0001) dans l’essai 1 et de 12,5 points de pourcentage (p < 0,0001) dans l’essai 2 (Figure 1). Ces variations ont persisté durant 48 semaines. Une amélioration du pourcentage du VEMS prédit a été observée chez les participants à l’étude sans égard à l’âge, à la gravité de la maladie, au sexe et à la région géographique.
Figure 1. Variation absolue moyenne du VEMS prédit depuis le départ*
* Le paramètre d’évaluation principal a été mesuré à la semaine 24.
Autres paramètres d’évaluation clinique
Les autres variables d’efficacité comprenaient la variation absolue des concentrations de chlorure dans la sueur entre le départ et la semaine 24, la variation absolue du poids entre le départ et la semaine 48 et la variation absolue des scores respiratoires regroupés (adultes et enfants) obtenus au questionnaire révisé sur la fibrose kystique (CFQ-R) entre le départ et la semaine 24. (Le CFQ-R est un outil spécifique de la FK qui permet de déterminer la qualité de vie liée à la santé évaluée par le patient. Il comprend des volets généraux et des volets sur la FK.) Le volet sur la fonction respiratoire a été utilisé comme outil d’évaluation des symptômes respiratoires pertinents sur le plan clinique, dont la toux, la respiration sifflante, la congestion, la production d’expectorations et la difficulté à respirer. Le temps écoulé avant le premier épisode d’exacerbation pulmonaire survenu au cours des 48 premières semaines a aussi été évalué dans le cadre de l’essai 1. Aux fins de l’évaluation, l’exacerbation pulmonaire a été définie par un changement d’antibiothérapie (intraveineuse, par inhalation ou orale) rendu nécessaire en raison de la présence d’au moins 4 des 12 signes ou symptômes prédéfinis touchant les sinus ou les poumons. Les patients traités par KALYDECO ont présenté une diminution du risque d’exacerbations pulmonaires et une diminution des symptômes de FK statistiquement significatives (dans l’essai 1 seulement), et leur poids corporel a augmenté (voir le Tableau 14). Les données sur le poids, exprimées par l’indice de masse corporelle normalisé selon l’âge et le sexe des patients âgés de moins de 20 ans, étaient conformes à la variation absolue de poids par rapport au départ.
Tableau 14 : Effet de KALYDECO sur d’autres paramètres d’efficacité évalués dans le cadre des essais 1 et 2
Essai 1 Essai 2
Paramètre
Différence entre les
traitementsa
(IC à 95 %)
Valeur p
Différence entre les traitementsa
(IC à 95 %)
Valeur p
Variation absolue moyenne du score de symptomatologie de la FK par rapport au départ (points)b
À la
semaine 24
8,1
(4,7 – 11,4) < 0,0001 6,1
(-1,4 – 13,5) 0,1092
À la
semaine 48
8,6
(5,3 – 11,9) < 0,0001 5,1
(-1,6 – 11,8) 0,1354
Tableau 14 : Effet de KALYDECO sur d’autres paramètres d’efficacité évalués dans le cadre des essais 1 et 2
Essai 1 Essai 2
Paramètre
Différence entre les
traitementsa
(IC à 95 %)
Valeur p
Différence entre les traitementsa
(IC à 95 %)
Valeur p
Variation absolue moyenne du score de symptomatologie de la FK par rapport au départ (points)b
Variation absolue moyenne des concentrations de chlorure dans la sueur par rapport au départ (mmol/L)
À la
semaine 24
-47,9
(-51,3 – -44,5) < 0,0001 -54,3
(-61,8 – -46,8) < 0,0001 À la
semaine 48
-48,1
(-51,5 – -44,7) < 0,0001 -53,5
(-60,9 – -46,0) < 0,0001
Risque relatif d’exacerbation pulmonaire
À la
semaine 24 0,40c 0,0016 n.a. n.a.
À la
semaine 48 0,46c 0,0012 n.a. n.a.
Variation absolue moyenne du poids corporel par rapport au départ (kg)
À la
semaine 24
2,8
(1,8 – 3,7) < 0,0001 1,9
(0,9 – 2,9) 0,0004
À la
semaine 48
2,7
(1,3 – 4,1) 0,0001 2,8
(1,3 – 4,2) 0,0002
IC = intervalle de confiance; n. a. = non analysé en raison de la faible incidence des événements
a Différence entre les traitements = effet de KALYDECO - effet du placebo b Évaluée au moyen du questionnaire révisé sur la fibrose kystique (CFQ-R) c Rapport de risque relatif au temps écoulé avant la première exacerbation pulmonaire
Patients atteints de FK qui présentent une mutation G1244E, G1349D, G178R, G551S, S1251N, S1255P, S549N, S549R ou G970R du gène CFTR
| Tableau 15 : Résumé des caractéristiques démographiques des patients dans les essais cliniques menés auprès de patients atteints de FK avec une mutation G1244E, G1349D, G178R, G551S, S1251N, S1255P, S549N, S549R ou G970R du gène CFTR | |||||
| No de l’essai | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
Essai 4 (sujets présentant au moins une des mutations d’activation non G551D suivantes : G1244E, G1349D, G178R, G551S, S1251N, S1255P, S549N, S549R ou G970R) | Essai multicentrique à répartition aléatoire, à double insu et contrôlé par placebo avec groupes de permutation et doses multiples | KALYDECO à raison de 150 mg ou placebo, par voie orale, toutes les 12 heures avec des aliments, durant 8 semaines | 39 | 23 ans (6 à 57 ans) | Masculin : 56 % Féminin : 44 % |
| La mutation G970R cause une anomalie de l’épissage, faisant en sorte que peu ou pas de protéines CFTR se trouvent à la surface des cellules; par conséquent, un faible taux de protéines peut être potentialisé par l’ivacaftor. | |||||
L’essai 4 était un essai de phase 3 à 2 volets, à répartition aléatoire, à double insu et contrôlé par placebo avec groupes de permutation (volet 1) et comportant un essai de prolongation ouvert (volet 2) dans le but d’évaluer l’efficacité et l’innocuité de l’ivacaftor chez des patients atteints de FK qui présentent une mutation d’activation non G551D du gène CFTR (G1244E, G1349D, G178R, G551S, S1251N, S1255P, S549N, S549R ou G970R). Les patients qui se sont rendus à la fin du volet 1 ont ensuite participé au volet 2 de l’essai en mode ouvert d’une durée de 16 semaines.
Dans le cadre de l’essai 4, on a évalué 39 patients atteints de FK et présentant une mutation G1244E, G1349D, G178R, G551S, S1251N, S1255P, S549N, S549R ou G970R du gène CFTR qui étaient âgés de 6 ans ou plus (âge moyen : 23 ans) et dont le VEMS prédit était ≥ 40 % lors de la sélection (VEMS prédit moyen de 78 % au départ [plage : 43 % à 119 %]).
Dans le premier volet, les patients ont été répartis de façon aléatoire selon un rapport de 1:1 pour recevoir 150 mg d’ivacaftor ou un placebo toutes les 12 heures avec des aliments contenant des matières grasses pendant 8 semaines en plus du traitement contre la FK qui leur avait été prescrit au cours de la première période de traitement. Les patients ont ensuite reçu l’autre traitement pendant 8 semaines, selon le schéma par permutation. Un intervalle sans traitement de 4 à 8 semaines a été observé entre les 2 périodes de traitement. L’utilisation de solutions salines hypertoniques pour inhalation n’était pas permise pendant l’essai.
Le paramètre d’évaluation principal de l’efficacité était l’amélioration de la fonction respiratoire selon la variation absolue moyenne du VEMS prédit entre le départ et la semaine 8 du traitement. La différence entre l’ivacaftor et le placebo était de 10,7 points de pourcentage (p < 0,0001). Des améliorations sur le plan du pourcentage du VEMS prédit ont été observées, sans égard à l’âge, à la gravité de la maladie, au sexe, à la région géographique et au statut à l’égard de l’infection à Pseudomonas aeruginosa au départ. Dans le cadre de cet essai, une amélioration statistiquement significative du VEMS a été observée au jour 15, et cette amélioration a perduré jusqu’à la semaine 8.
Le traitement par l’ivacaftor a eu des effets constants et statistiquement significatifs sur tous les paramètres d’évaluation secondaires, à savoir la variation absolue depuis le départ de l’IMC et du score z de l’IMC selon l’âge (0,7 kg/m2; p < 0,0001 et 0,3 point; p = 0,0010, respectivement) et le score respiratoire au questionnaire CFQ-R (9,6 points; p = 0,0004), comparativement au placebo. Ensemble, ces résultats révèlent les effets positifs du traitement par l’ivacaftor sur les paramètres d’évaluation pulmonaires et extrapulmonaires.
Selon les réponses cliniques (VEMS prédit) et pharmacodynamiques (chlorure dans la sueur) [voir 10.2 Pharmacodynamie] au traitement par l’ivacaftor, l’efficacité chez les patients présentant la mutation G970R n’a pas pu être établie. Il est établi que la mutation G970R cause une anomalie de l’épissage, faisant en sorte que peu ou pas de protéines CFTR se trouvent à la surface des cellules pour être potentialisées par l’ivacaftor.
Patients atteints de FK qui présentent une mutation R117H du gène CFTR
| Tableau 16 : Résumé des caractéristiques démographiques des patients dans les essais cliniques menés auprès de patients atteints de FK avec une mutation R117H du gène CFTR | |||||
| No de l’essai | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
Essai 5 (sujets présentant une mutation R117H-CFTR) | Essai à répartition aléatoire, à double insu et contrôlé par placebo avec groupes parallèles | KALYDECO à raison de 150 mg ou placebo, par voie orale, toutes les 12 heures avec des aliments, durant 24 semaines | 69 | 31 ans (6 à 68 ans) | Masculin : 44 % Féminin : 56 % |
L’essai 5 était un essai clinique de phase 3 à répartition aléatoire, à double insu et contrôlé par placebo avec groupes parallèles visant à évaluer l’efficacité et l’innocuité de l’ivacaftor auquel ont participé 69 patients âgés de 6 ans ou plus présentant une mutation R117H du gène CFTR. Le VEMS prédit des patients qui étaient âgés de 12 ans ou plus était de 40 à 90 % au départ, et le VEMS prédit des patients qui étaient âgés de 6 à 11 ans était de 40 à 105 % au départ. En général, le VEMS prédit moyen était de 73 % au départ (plage : 33 % à 106 %). Le VEMS prédit moyen était de 65 % au départ (plage : 33 % à 93 %) chez les patients âgés de 18 ans ou plus, et de 96 % au départ (plage : 80 % à 106 %) chez les patients âgés de 6 à 11 ans. Seulement 2 patients âgés de 12 à 17 ans ont été répartis de façon aléatoire dans l’étude.
Les patients avaient un indice de masse corporelle (IMC) bien préservé (moyenne générale : 23,8 kg/m2), et une proportion importante d’entre eux ne présentait pas d’altération de la fonction pancréatique, comme en témoignait le faible taux de recours au traitement substitutif des enzymes pancréatiques (pancréatine : 11,6 %; pancrélipase : 5,8 %). Les patients chez qui on a décelé la présence persistante des bactéries Burkholderia cenocepacia, Burkholderia dolosa ou Mycobacterium abscessus dans les expectorations au moment de la sélection et ceux qui présentaient une fonction hépatique anormale définie par des résultats ≥ 3 fois la LSN à au moins 3 épreuves de la fonction hépatique (ALT, AST, PA, GGT, bilirubine totale) ont été exclus.
Les patients ont été répartis de façon aléatoire selon un rapport de 1:1 pour recevoir 150 mg de KALYDECO (n = 34) ou un placebo (n = 35) toutes les 12 heures avec des aliments contenant des matières grasses durant 24 semaines en plus du traitement contre la FK qui leur avait été prescrit.
Le paramètre d’évaluation principal de l’efficacité était l’amélioration de la fonction respiratoire selon la variation absolue moyenne du VEMS prédit entre le départ et la semaine 24 du traitement. La différence entre les deux traitements pour ce qui est de la variation absolue moyenne du VEMS prédit entre le départ et la semaine 24 était de 2,1 points de pourcentage (IC à 95 % : -1,1 à 5,4), ce qui n’est pas significatif sur le plan statistique (p = 0,1979). L’analyse de sous-groupes formés selon l’âge était prédéterminée dans le cadre du protocole de cet essai. Le traitement par l’ivacaftor (n = 24) chez les patients âgés de 18 ans et plus a donné lieu à une amélioration de la variation absolue du VEMS prédit entre le départ et la semaine 24, comparativement au placebo (n = 26). La différence entre les traitements était de 5,0 points de pourcentage (IC à 95 %; plage : 1,1 à 8,8). Chez les patients âgés de 6 à 11 ans, la différence en pourcentage entre les traitements pour ce qui est du VEMS prédit entre le départ et la semaine 24 pour l’ivacaftor (n = 9), comparativement au placebo (n = 8), était de -6,3 % (IC à 95 % : -12,0 à -0,7). Aucune analyse statistique n’a été effectuée pour les patients âgés de 12 à 17 ans, car seulement 2 patients ont été inscrits pour ce groupe d’âge.
Dans une analyse de sous-groupes réalisée en fonction de l’état des poly-T chez les patients porteurs de la variante 5T de la mutation R117H confirmée, la variation absolue moyenne du VEMS prédit entre le départ et la semaine 24 entre l’ivacaftor et le placebo était de 5,3 % (IC à 95 % : 1,3 à 9,3). Chez les patients porteurs de la variante génétique 7T de la mutation R117H confirmée, la différence entre les traitements entre l’ivacaftor et le placebo était de 0,2 % (IC à 95 % : -8,1 à 8,5).
Parmi les autres variables d’efficacité analysées, on compte la variation absolue de la concentration de chlorure dans la sueur entre le départ et la semaine 24, la variation absolue de l’IMC à la semaine 24 et la réduction des symptômes de fibrose kystique à la semaine 24, déterminée à l’aide du score respiratoire obtenu au questionnaire CFQ-R. Aucune différence entre les traitements pour ce qui est de la variation absolue de l’IMC depuis le départ n’a été observée à la semaine 24. La différence entre les traitements pour ce qui est du score respiratoire obtenu au questionnaire CFQ-R à la semaine 24 était de 8,4 points (IC à 95 %; plage : 2,2 à 14,6). Dans une analyse de sous-groupes des patients âgés de 18 ans et plus, la différence entre les traitements pour ce qui est du score respiratoire obtenu au questionnaire CFQ-R à la semaine 24 pour l’ivacaftor (n = 24), comparativement au placebo (n = 26), était de 12,6 points. Chez les patients âgés de 6 à 11 ans, la différence entre les traitements pour ce qui est du score respiratoire obtenu au questionnaire CFQ-R à la semaine 24 pour l’ivacaftor (n = 9), comparativement au placebo (n = 8), était de -6,1 points.
Enfants atteints de FK et âgés de 2 mois à moins de 6 ans qui présentent une mutation G551D ou une autre mutation d’activation
| Tableau 17 : Résumé des caractéristiques démographiques des patients dans les essais cliniques menés auprès de patients atteints de FK et âgés de 1 mois à moins de 6 ans avec une mutation G551D ou une autre mutation d’activation | |||||
| No de l’essai | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
Essai 6 (Les sujets admissibles à l’essai étaient atteints de FK et présentaient une mutation G551D, G1244E, G1349D, G178R, G551S, G970R, S1251N, S1255P, S549N ou S549R du gène CFTR) | Essai ouvert à répartition non aléatoire avec doses multiples | 50 mg de granulés KALYDECO ou 75 mg de granulés KALYDECO, selon le poids, par voie orale, toutes les 12 heures, durant 24 semaines | 34 | 2 à < 6 ans (âge moyen : 3 ans) | Masculin : 82 % Féminin : 18 % |
Essai 7 (sujets atteints de FK présentant au moins une des mutations d’activation suivantes : G551D, G1244E, G1349D, G178R, G551S, S1251N, S1255P, S549N ou S549R)⁎ | Essai ouvert à répartition non aléatoire | 50 mg de granulés KALYDECO ou 75 mg de granulés KALYDECO, selon le poids, par voie orale, toutes les 12 heures, durant 24 semaines | 19 | 12 à < 24 mois (âge moyen : 15,2 mois) | Masculin : 58 % Féminin : 42 % |
| Essai ouvert à répartition non aléatoire | 50 mg de granulés KALYDECO, selon le poids, par voie orale, toutes les 12 heures, durant 24 semaines | 11 | 6 à < 12 mois (âge moyen : 9,0 mois) | Masculin : 18 % Féminin : 82 % | |
| Essai ouvert à répartition non aléatoire avec doses multiples | 25 et 50 mg de granulés KALYDECO, selon le poids, par voie orale, toutes les 12 heures, durant 24 semaines | 6 | 4 à < 6 mois (âge moyen : 4,5 mois) | Masculin : 83 % Féminin : 17 % | |
| Essai ouvert à répartition non aléatoire avec doses multiples | 5,7 mg, 11,4 mg, 17,1 mg, 22,8 mg ou 25 mg de granulés KALYDECO en fonction des valeurs pharmacocinétiques du jour 4, par voie orale, toutes les 12 heures, durant 24 semaines† | 7 | 1 à < 4 mois (âge moyen : 1,9 mois) | Masculin : 43 % Féminin : 57 % | |
| * Patients âgés de 1 à < 4 mois : Les patients porteurs d’autres mutations CFTR pour lesquelles KALYDECO est autorisé dans certains pays étaient admissibles à l’étude. L’utilisation de KALYDECO n’est pas autorisée chez les enfants de moins de 2 mois. † Les patients ont continuer de recevoir leur dose du jour 15 jusqu’à ce qu’ils aient atteint l’âge de 4 mois et au moins 5 kg, après quoi la ou les doses recommandées en fonction de l’âge et du poids ont été administrées. | |||||
Les données sur l’efficacité de KALYDECO chez les enfants âgés de 2 à moins de 24 mois et de 2 à moins de 6 ans sont extrapolées à partir des données sur l’efficacité du médicament chez les patients âgés de 6 ans ou plus et sont appuyées sur les analyses pharmacocinétiques menées auprès de cette population qui ont révélé des taux d’exposition similaires chez les adultes et les enfants âgés de 2 mois à moins de 6 ans.
L’essai 7 était un essai ouvert à répartition non aléatoire en 2 volets (le volet A et le volet B) qui visait à évaluer les patients atteints de FK et âgés de moins de 24 mois qui présentaient une mutation d’activation. Le volet A de l’étude visait à évaluer l’innocuité et la pharmacocinétique de l’administration de doses multiples d’ivacaftor chez des patients âgés de 3 à moins de 24 mois sur une période de 4 jours et a permis de confirmer ou d’ajuster les doses appropriées pour le volet B de l’étude. Les patients étaient inscrits dans des cohortes selon leur âge. Le volet B de l’essai comprenait une cohorte de 19 enfants âgés de 12 à moins de 24 mois (âge moyen au début de l’étude : 15,2 mois), dont 18 patients ont terminé la période de traitement de 24 semaines. Une cohorte comptait 11 patients âgés de 6 à moins de 12 mois (âge moyen au début de l’étude : 9,0 mois), dont les 11 patients ont terminé la période de traitement de 24 semaines. Une cohorte comptait 6 patients âgés de 4 à moins de 6 mois (âge moyen au début de l’étude : 4,5 mois), dont les 6 patients ont terminé la période de traitement de 24 semaines. Le volet A/B de l’essai comprenait une cohorte de 7 enfants âgés de 1 à moins de 4 mois (âge moyen au début de l’étude : 1,9 mois), dont 6 patients ont terminé la période de traitement de 24 semaines. KALYDECO n’est pas autorisé chez les enfants de moins de 2 mois.
Les patients ont reçu 25 mg, 50 mg ou 75 mg de granulés d’ivacaftor en fonction de leur âge et de leur poids à chaque visite de l’étude (les patients pesant de 5 à moins de 7 kg ont reçu l’ivacaftor à 25 mg, ceux pesant de 7 à moins de 14 kg ont reçu l’ivacaftor à 50 mg et ceux pesant plus de 14 kg ont reçu l’ivacaftor à 75 mg). L’ivacaftor a été administré par voie orale toutes les 12 heures avec des aliments contenant des matières grasses en plus des traitements standards de la FK. Les 19 patients âgés de 12 à moins de 24 mois pesaient < 14 kg au départ et ont reçu la dose de 50 mg d’ivacaftor. Les patients du volet A/B ont reçu une faible dose initiale d’ivacaftor (5,7 mg ou 11,4 mg) en fonction de leur âge et de leur poids au jour 1. La dose a été maintenue ou ajustée au jour 15 à 5,7 mg, 11,4 mg, 17,1 mg, 22,8 mg ou 25 mg en fonction des valeurs pharmacocinétiques du jour 4. Les patients ont continué de recevoir leur dose du jour 15 jusqu’à ce qu’ils aient atteint l’âge de 4 mois et au moins 5 kg, après quoi la ou les doses recommandées en fonction de l’âge et du poids ont été administrées.
Dans le volet B et le volet A/B de l’essai 7, le paramètre principal, à savoir l’innocuité, a été évalué jusqu’à la semaine 24 [voir 8.4 Résultats de laboratoire anormaux : valeurs hématologiques, chimie clinique et autres données quantitatives]. Les paramètres secondaires étaient l’évaluation du profil pharmacocinétique et la variation absolue par rapport au départ de la concentration de chlorure dans la sueur jusqu’à la semaine 24 du traitement [voir 10.2 Pharmacodynamie]. Les paramètres tertiaires comprenaient la croissance et les mesures de la fonction pancréatique. Les valeurs moyennes initiales de croissance étaient normales et ont généralement été maintenues jusqu’à la semaine 24 du traitement. Des améliorations du taux d’élastase-1 fécale (mesure de la fonction pancréatique exocrine) ont été observées dès la semaine 2 et ont été maintenues jusqu’à la semaine 24 du traitement.
Patients atteints de FK qui sont homozygotes pour la mutation F508del du gène CFTR
| Tableau 18 : Résumé des caractéristiques démographiques des patients dans les essais cliniques menés auprès de patients atteints de FK qui sont homozygotes pour la mutation F508del du gène CFTR | |||||
| No de l’essai | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
Essai 3 (sujets homozygotes pour la mutation F508del- CFTR) | Essai multicentrique à répartition aléatoire, à double insu et contrôlé par placebo avec groupes parallèles et doses multiples | KALYDECO à raison de 150 mg ou placebo, par voie orale, toutes les 12 heures avec des aliments, durant 16 semaines | 140 | 23 ans (12 à 52 ans) | Masculin : 53 % Féminin : 47 % |
L’essai 3 était un essai à répartition aléatoire, à double insu et contrôlé par placebo avec groupes parallèles d’une durée de 16 semaines auquel ont participé 140 patients atteints de FK âgés de 12 ans ou plus qui étaient homozygotes à l’égard de la mutation F508del du gène CFTR et dont le VEMS prédit était ≥ 40 %. Le paramètre d’évaluation principal était l’amélioration de la fonction pulmonaire définie par la variation absolue moyenne du VEMS prédit entre le départ et la semaine 16. Le traitement par KALYDECO n’a produit aucune amélioration du VEMS, comparativement au placebo. Aucune différence significative n’a été notée non plus entre les patients traités par KALYDECO et ceux qui ont reçu un placebo pour ce qui est des paramètres d’évaluation secondaires (variation des symptômes de FK, variation du poids ou variation des concentrations de chlorure dans la sueur).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
La toxicité de l’ivacaftor a été évaluée au moyen de tests de toxicité aiguë, de toxicité de doses répétées, de toxicité génétique, de carcinogénicité, de toxicité pour le développement et la reproduction et de tolérance locale, entre autres.
Toxicologie générale
Toxicité aiguë
L’ivacaftor a montré un faible potentiel de toxicité aiguë par suite de l’administration de doses uniques élevées tant chez la souris (dose maximale tolérée [DMT] = 2 000 mg/kg) que chez le rat (DMT = 500 mg/kg). Aucun effet indésirable lié à l’ivacaftor n’a été observé à des doses de 13 à 27 fois supérieures à la dose maximale recommandée chez l’humain (DMRH), selon un rapport de mg/kg (en supposant un poids humain de 50 kg).
Toxicité de doses répétées
L’ivacaftor a été testé dans le cadre d’études sur des doses répétées durant une période maximale de 3 mois chez la souris, de 6 mois chez le rat et de 12 mois chez le chien. Le seul organe pour lequel une toxicité de l’ivacaftor a été observée est le foie de la souris et du rat. Des valeurs biochimiques et(ou) des signes morphologiques indiquant une hépatotoxicité ont été observés par suite de l’administration de doses élevées chez la souris (≥600 mg/kg/jour dans le cadre de l’étude de 3 mois) et chez le rat (≥200 mg/kg/jour dans le cadre de l’étude de 3 mois et ≥100 mg/kg/jour dans le cadre de l’étude de 6 mois). Chez la souris, les principales altérations révélées par la pathologie clinique après 3 mois d’administration étaient des taux élevés d’alanine aminotransférase (ALT), de phosphatase alcaline (PA) et d’électrolytes sériques, comparativement au groupe témoin, et des taux de cholestérol et de glucose plus faibles, accompagnés d’un minuscule foyer de nécrose hépatocellulaire chez quelques individus seulement. Les principales altérations liées à l’ivacaftor relevées par la pathologie clinique chez le rat (comparativement au groupe témoin) comprenaient la prolongation du temps de prothrombine (TP) et du temps thromboplastine partielle activée (TTPA); l’augmentation des taux d’ALT, de gamma-glutamyltransférase (GGT), de protéine totale et de l’azote uréique du sang (BUN); des variations des électrolytes sériques; et un taux plus faible de bicarbonate. L’examen histopathologique a révélé des augmentations du poids du foie liées à la dose accompagnées de nécrose hépatocellulaire centrolobulaire et d’inflammation aiguë et subaiguë chez quelques rats et de cellules inflammatoires mixtes observées dans le foie à l’occasion. En général, les élévations des enzymes hépatiques n’étaient pas 3 fois plus importantes que la normale.
Des cas de bloc auriculoventriculaire (AV) se sont produits occasionnellement chez le chien dans le cadre des études sur les doses répétées. Le bloc AV est un constat bien documenté chez cette espèce. De plus, une légère augmentation de l’incidence des épisodes de complexe supraventriculaire prématuré (CSVP) a été observée dans le cadre de l’étude sur l’administration à long terme (durée de 12 mois). Les épisodes de CSVP, qui sont survenus chez seulement 3 des 40 chiens utilisés dans le cadre de cette étude, ont consisté en des événements multiples enregistrés durant un seul examen électrocardiographique (ÉCG) par suite de l’administration de doses ≥ 30 mg/kg/jour et sont disparus après une période de récupération de 28 jours. Tous les autres paramètres de l’ÉCG étaient normaux dans tous les groupes et les épisodes de CSVP n’ont donné lieu à aucun changement morphologique du cœur ni à aucun changement dans l’état de santé des chiens touchés.
Dans le cadre des études de toxicité chronique, la somme des expositions à l’ivacaftor et à ses principaux métabolites par suite de l’administration de la dose sans effet nocif observé (DSENO) chez le rat (50 mg/kg/jour) et chez le chien (60 mg/kg/jour) était d’au moins 4,4 à 5,2 et 2,5 à 3,4 fois plus élevée que la somme des ASC0-24 h (117,8 µg∙h/mL) à l’état d’équilibre escomptées par suite de l’administration de la dose thérapeutique recommandée chez l’humain, respectivement (les expositions ont été obtenues à l’aide d’une analyse non compartimentale d’échantillons peu nombreux prélevés aux fins d’analyses pharmacocinétiques dans le cadre de l’essai 4).
Carcinogénicité
Des études d’une durée de 2 ans chez la souris et le rat visant à évaluer le potentiel carcinogène de l’ivacaftor ont démontré l’absence d’effet carcinogène chez ces deux espèces. À la dose non carcinogène (200 mg/kg/jour, dose la plus élevée testée), les expositions du plasma de la souris à l’ivacaftor étaient d’environ 4 à 7 fois les taux plasmatiques mesurés chez l’humain après un traitement par l’ivacaftor et d’au moins 1,2 à 2,4 fois plus élevées lorsque l’ASC de l’ivacaftor et celle de ses principaux métabolites sont additionnées. À la dose non carcinogène (50 mg/kg/jour, dose la plus élevée testée), les expositions du plasma du rat à l’ivacaftor étaient d’environ 16 à 29 fois les taux plasmatiques mesurés chez l’humain après un traitement par l’ivacaftor et 6 à 9 fois la somme des ASC pour l’ivacaftor et ses principaux métabolites (les expositions ont été obtenues à l’aide d’une analyse non compartimentale d’échantillons peu nombreux prélevés aux fins d’analyses pharmacocinétiques dans le cadre de l’essai 4).
Génotoxicité
Les tests de génotoxicité in vitro et in vivo standards suivants ont révélé que l’ivacaftor est non mutagène et non clastogène : test de Ames pour détecter des mutations génétiques bactériennes, test d’aberration chromosomique in vitro sur des cellules ovariennes de hamster chinois et test des micronoyaux chez la souris in vivo.
Toxicité pour la reproduction et le développement
L’ivacaftor a réduit les indices de fertilité et de performance de reproduction chez les rats et les rates par suite de l’administration d’une dose de 200 mg/kg/jour (entraînant des expositions d’environ 8 et 5 fois la dose maximale recommandée chez l’humain [DMRH], respectivement, lorsque l’ASC de l’ivacaftor et celle de ses principaux métabolites sont additionnées; les expositions ont été obtenues à l’aide d’une analyse non compartimentale d’échantillons peu nombreux prélevés aux fins d’analyses pharmacocinétiques dans le cadre de l’essai 4). Une réduction du poids des vésicules séminales chez les mâles et une fréquence accrue de diestrus prolongé chez les femelles ont été observées par suite de l’administration de 200 mg/kg/jour. L’ivacaftor a diminué l’indice de fertilité et le nombre de corps jaunes, d’implantations et d’embryons viables chez les rates par suite de l’administration de doses de 200 mg/kg/jour lorsque les femelles ont reçu le médicament avant la conception et au début de la grossesse. Aucun effet n’a été observé sur les indices de fertilité et de performance de reproduction des rates et des rats par suite de l’administration de ≤ 100 mg/kg/jour (entraînant des expositions d’environ 6 et 3 fois la DMRH, respectivement, lorsque l’ASC de l’ivacaftor et celle de ses principaux métabolites sont additionnées). L’ivacaftor ne s’est pas révélé tératogène lorsque la dose administrée ne dépassait pas 200 mg/kg/jour par voie orale chez
les rates gravides ou 100 mg/kg/jour chez les lapines gravides durant l’organogenèse, stade de développement du fœtus. L’ivacaftor n’a pas non plus entraîné de problème du développement (apprentissage et mémoire, capacité de reproduction) chez les petits des rates qui ont reçu le médicament par voie orale durant leur grossesse et jusqu’à la naissance et au sevrage de leur progéniture. Les métabolites M1 et M6 n’ont pas été mesurés directement dans les études de toxicité pour le développement et la reproduction.
Toxicité juvénile
Des cataractes ont été observées chez de jeunes rats ayant reçu 10 mg/kg/jour ou plus d’ivacaftor du jour 7 au jour 35 de leur vie (environ 0,17 et 0,27 fois la DMRH lorsque l’ASC de l’ivacaftor et celle de ses métabolites sont additionnées chez les mâles et les femelles, respectivement); les expositions ont été obtenues à l’aide d’une analyse non compartimentale d’échantillons peu nombreux prélevés aux fins d’analyses pharmacocinétiques dans le cadre de l’essai 4). Ce constat n’a pas été fait chez les individus plus âgés. La signification de ces constats pour l’humain demeure inconnue.
Toxicologie particulière
L’administration topique de l’ivacaftor à des lapins n’a donné lieu à aucune irritation cutanée. Une épreuve in vitro sur des cornées de bovins isolées (test d’opacité et de perméabilité cornéenne bovine) a révélé que l’ivacaftor n’est pas irritant pour les yeux. Le test du ganglion lymphatique local murin a montré que l’ivacaftor n’a aucun effet sur la réponse proliférative des cellules ganglionnaires des ganglions lymphatiques auriculaires drainants, ce qui révèle que l’ivacaftor n’a aucun potentiel de sensibilisation de la peau.