


Monographie de produit - Trikafta
Modifications importantes apportées récemment à la monographie
- 1. Indications 2024-07
- 3. Encadré sur les mises en garde et précautions importantes 2025-05
- 4. Posologie et administration, 4.2. Posologie recommandée et ajustement posologique 2025-05
- 7. Mises en garde et précautions 2025-05
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie .................................................................... 2
Table des matières ................................................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................................................... 4
1 Indications ............................................................................................................................................... 4
1.1 Pédiatrie ............................................................................................................................................ 4 1.2 Gériatrie ............................................................................................................................................ 4
2 Contre-indications.................................................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes ..................................................................... 4
4 Posologie et administration ..................................................................................................................... 5
4.1 Considérations posologiques ............................................................................................................ 5 4.2 Posologie recommandée et ajustement posologique ...................................................................... 5 4.4 Administration .................................................................................................................................. 9 4.5 Dose oubliée ................................................................................................................................... 10
5 Surdose .................................................................................................................................................. 10
6 Formes pharmaceutiques, teneurs, composition et conditionnement ................................................... 11
7 Mises en garde et précautions ............................................................................................................... 14
7.1 Populations particulières ................................................................................................................ 15 7.1.1 Grossesse ...................................................................................................................................... 15 7.1.2 Allaitement .................................................................................................................................... 16 7.1.3 Enfants et adolescents .................................................................................................................. 16 7.1.4 Personnes âgées ........................................................................................................................... 16
8 Effets indésirables .................................................................................................................................. 16
8.1 Aperçu des effets indésirables ........................................................................................................ 16 8.2 Effets indésirables observés au cours des études cliniques ............................................................ 17 8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents ................. 18 8.3 Effets indésirables peu fréquents observés au cours des études cliniques .................................... 18 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ............................................................................................. 18 8.5 Effets indésirables observés après la commercialisation ................................................................ 20
9 Interactions médicamenteuses .............................................................................................................. 20
9.2 Aperçu des interactions médicamenteuses .................................................................................... 20 9.4 Interactions médicament-médicament .......................................................................................... 21
9.5 Interactions médicament-aliment .................................................................................................. 24 9.6 Interactions médicament-plante médicinale .................................................................................. 24
10 Pharmacologie clinique .......................................................................................................................... 24
10.1 Mode d’action ................................................................................................................................. 24 10.2 Pharmacodynamie .......................................................................................................................... 26 10.3 Pharmacocinétique ......................................................................................................................... 28
11 Conservation, stabilité et mise au rebut ................................................................................................. 32
Partie 2 : Renseignements scientifiques ............................................................................................................... 33
13 Renseignements pharmaceutiques ........................................................................................................ 33
14 Études cliniques ..................................................................................................................................... 34
14.1 Études cliniques par indication ....................................................................................................... 34
16 Toxicologie non clinique ......................................................................................................................... 44
Renseignements destinés aux patient·e·s ............................................................................................................ 46
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
TRIKAFTA (éléxacaftor/tézacaftor/ivacaftor et ivacaftor) est indiqué dans le traitement de la fibrose kystique (FK) chez les patients de 2 ans et plus qui présentent au moins une mutation F508del du gène régulateur de la perméabilité transmembranaire de la fibrose kystique (gène CFTR) ou une mutation du gène CFTR répondant à l’association éléxacaftor/tézacaftor/ivacaftor selon les données cliniques et/ou les données in vitro (voir 10.1 Mode d’action et 14 Études cliniques).
1.1 Pédiatrie
Pédiatrie (< 2 ans) : Santé Canada ne dispose d’aucune donnée chez les patients de moins de 2 ans; par conséquent, l’indication d’utilisation chez les enfants de moins de 2 ans n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Le nombre de patients de 65 ans et plus participant aux études cliniques sur TRIKAFTA était insuffisant pour permettre de déterminer si la réponse de ces patients est différente de celles des patients plus jeunes.
2 Contre-indications
TRIKAFTA est contre-indiqué chez les patients présentant une hypersensibilité à ce médicament ou à tout autre ingrédient qui entre dans la préparation, y compris tout ingrédient non médicinal, ou dans l’un des composants du contenant. Pour obtenir la liste complète, (voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement).
3 Encadré sur les mises en garde et précautions importantes
Des cas d’atteinte hépatique d’origine médicamenteuse grave et pouvant être d’issue fatale ont été observés avec TRIKAFTA.
Des cas d’insuffisance hépatique nécessitant une greffe ou d’issue fatale ont été signalés chez des patients ayant ou non des antécédents d’hépatopathie traités par TRIKAFTA, à la fois dans les études cliniques et après la commercialisation (voir 8 Effets indésirables). L’atteinte hépatique est survenue essentiellement au cours des six premiers mois suivant l’instauration du traitement par TRIKAFTA.
Un bilan hépatique (ALT, AST, phosphatase alcaline et bilirubine) doit être réalisé chez tous les patients avant le début du traitement par TRIKAFTA. La fonction hépatique doit être contrôlée chaque mois pendant les six premiers mois de traitement, tous les trois mois pendant les six mois suivants, et au moins une fois l’an par la suite. Une surveillance plus fréquente doit être envisagée chez les patients ayant des antécédents d’hépatopathie ou d’élévation des taux d’enzymes hépatiques avant le début du traitement (voir 4 Posologie et administration, 7 Mises en garde et précautions et 8 Effets indésirables).
Le traitement par TRIKAFTA doit être interrompu en cas d’augmentations importantes des taux d’enzymes hépatiques ou de signes ou symptômes d’atteinte hépatique. Envisager d’adresser le patient à un hépatologue. Suivre étroitement les patients avec une surveillance clinique et biologique jusqu’à la normalisation des taux. En cas de normalisation, le traitement ne doit être repris que si les bienfaits
escomptés l’emportent sur les risques. Une surveillance plus étroite est recommandée après la reprise du traitement par TRIKAFTA (voir 7 Mises en garde et précautions).
TRIKAFTA ne doit pas être utilisé chez les patients présentant une insuffisance hépatique sévère (stade C de la classification de Child-Pugh). TRIKAFTA n’est pas recommandé chez les patients présentant une insuffisance hépatique modérée (stade B de la classification de Child-Pugh). En cas d’emploi, utiliser avec précaution à une dose réduite et surveiller étroitement les patients (voir 4 Posologie et administration).
4 Posologie et administration
4.1 Considérations posologiques
TRIKAFTA ne doit être administré qu’aux patients qui présentent au moins une mutation F508del du gène CFTR ou une autre mutation répondant à l’association éléxacaftor/tézacaftor/ivacaftor selon les données cliniques et/ou les données in vitro (voir 10 Pharmacologie clinique et 14 Études cliniques). Le traitement par TRIKAFTA doit être instauré et surveillé par des spécialistes expérimentés dans le diagnostic et le traitement de la fibrose kystique. TRIKAFTA n’est indiqué que chez les adultes et les enfants âgés de 2 ans et plus présentant une mutation relevant de l’indication et ayant un diagnostic de fibrose kystique.
Si le génotype du patient est inconnu, la présence d’au moins une mutation F508del ou d’une mutation du gène CFTR répondant à l’association éléxacaftor/tézacaftor/ivacaftor selon les données cliniques et/ou les données in vitro doit être confirmée par une méthode de génotypage précise et validée.
Les situations suivantes peuvent influencer la posologie de TRIKAFTA :
- Insuffisance hépatique : insuffisance hépatique modérée ou grave
- Lésion hépatique
- Taux élevés de transaminases (ALT ou AST)
- Éruptions cutanées
- Insuffisance rénale : insuffisance rénale grave ou insuffisance rénale terminale
Interactions avec des produits médicamenteux :
- Administration en concomitance avec des inhibiteurs modérés ou puissants du CYP3A
- Emploi concomitant avec des inducteurs puissants du CYP3A
4.2 Posologie recommandée et ajustement posologique
La dose à administrer aux adultes et aux enfants de 2 ans et plus est indiquée au Tableau 1.
| Tableau 1 – Posologie en fonction de l’âge et du poids chez les patients âgés de 2 ans et plus | |||
| Âge | Poids corporel (kg) | Dose du matin | Dose du soir |
| De 2 à < 6 ans | < 14 kg | 1 sachet de granulés d’éléxacaftor 80 mg/tézacaftor 40 mg/ivacaftor 60 mg | 1 sachet de granulés d’ivacaftor à 59,5 mg |
| ≥ 14 kg | 1 sachet de granulés d’éléxacaftor 100 mg/tézacaftor 50 mg/ivacaftor 75 mg | 1 sachet de granulés d’ivacaftor à 75 mg | |
De 6 à < 12 ans | < 30 kg | 2 comprimés, chacun contenant de l’éléxacaftor 50 mg/tézacaftor 25 mg/ivacaftor 37,5 mg | 1 comprimé d’ivacaftor à 75 mg |
| ≥ 30 kg | 2 comprimés, chacun contenant de l’éléxacaftor 100 mg/tézacaftor 50 mg/ivacaftor 75 mg | 1 comprimé d’ivacaftor à 150 mg | |
| ≥ 12 ans | - | 2 comprimés, chacun contenant de l’éléxacaftor 100 mg/tézacaftor 50 mg/ivacaftor 75 mg | 1 comprimé d’ivacaftor à 150 mg |
La dose du matin et celle du soir doivent être prises avec des aliments contenant des matières grasses, à environ 12 heures d’intervalle.
L’indication d’utilisation chez les enfants de moins de 2 ans n’est pas autorisée par Santé Canada (voir 7.1 Populations particulières et 10.3 Pharmacocinétique).
Insuffisance hépatique
Le traitement n’est pas recommandé chez les patients présentant une insuffisance hépatique modérée (stade B de la classification de Child-Pugh). Le traitement des patients présentant une insuffisance hépatique modérée doit être envisagé seulement s’il est nécessaire sur le plan médical et si les bienfaits escomptés l’emportent sur les risques. Si on opte pour TRIKAFTA, celui-ci doit être utilisé avec prudence à une dose réduite (voir le Tableau 2).
Aucune étude n’a été réalisée chez les patients qui présentent une insuffisance hépatique grave (stade C de la classification de Child-Pugh), mais on peut préjuger que l’exposition au médicament serait plus élevée que chez les patients qui présentent une insuffisance hépatique modérée. Les patients atteints d’insuffisance hépatique grave ne doivent pas être traités par TRIKAFTA. Aucune modification de la dose n’est recommandée chez les patients qui présentent une insuffisance hépatique légère (stade A de la classification de Child-Pugh) (voir le Tableau 2) (voir 7 Mises en garde et précautions, 8 Effets indésirables et 10.3 Pharmacocinétique).
| Tableau 2 – Emploi recommandé chez les patients atteints d’insuffisance hépatique | |||
| Âge | Légère (stade A de la classification de Child-Pugh) | Modérée (stade B de la classification de Child-Pugh) | Grave (stade C de la classification de Child-Pugh) |
| De 2 à < 6 ans | Aucun ajustement posologique | Emploi non recommandé. Le traitement des patients présentant une insuffisance hépatique modérée doit être envisagé seulement s’il est nécessaire sur le plan médical | Ne doit pas être utilisé |
et si les bienfaits escomptés l’emportent sur les risques. Si on opte pour TRIKAFTA, celui-ci doit être utilisé avec prudence à une dose réduite, comme suit :
Répéter le schéma posologique ci-dessus chaque semaine. Les granulés d’ivacaftor pour la dose du soir ne doivent pas être pris. | |||
| 6 ans et plus | Aucun ajustement posologique | Emploi non recommandé. Le traitement des patients présentant une insuffisance hépatique modérée doit être envisagé seulement s’il est nécessaire sur le plan médical et si les bienfaits escomptés l’emportent sur les risques. Si on opte pour TRIKAFTA, celui-ci doit être utilisé avec prudence à une dose réduite, comme suit :
Le comprimé d’ivacaftor pour la dose du soir ne doit pas être pris. | Ne doit pas être utilisé |
Emploi concomitant avec des inhibiteurs du CYP3A
La posologie de TRIKAFTA doit être ajustée lorsque ce médicament est pris en concomitance avec des inhibiteurs modérés ou puissants du CYP3A (voir 7 Mises en garde et précautions et 9.4 Interactions médicament-médicament).
Emploi concomitant avec des inhibiteurs modérés du CYP3A
Lorsque le médicament est pris en concomitance avec des inhibiteurs modérés du CYP3A (p. ex. fluconazole, érythromycine), il faut en réduire la posologie comme l’illustre le Tableau 3.
Aucun ajustement posologique n’est recommandé en cas d’emploi concomitant avec la ciprofloxacine (voir 9.4 Interactions médicament-médicament).
| Tableau 3 – Schéma posologique de TRIKAFTA administré en concomitance avec des inhibiteurs modérés du CYP3A | |
| Âge | Posologie |
| De 2 à < 6 ans | Alterner chaque jour :
Pas de sachet de granulés d’ivacaftor le soir. |
| 6 ans et plus | Alterner chaque jour :
Pas de comprimé d’ivacaftor le soir. |
Emploi concomitant avec des inhibiteurs puissants du CYP3A
Quand TRIKAFTA est administré en concomitance avec des inhibiteurs puissants du CYP3A (p. ex. kétoconazole, itraconazole, posaconazole, voriconazole et clarithromycine), la dose doit être réduite. Voir le Tableau 4 pour l’ajustement posologique.
| Tableau 4 – Schéma posologique de TRIKAFTA administré en concomitance avec des inhibiteurs puissants du CYP3A | |
| Âge | Posologie |
| De 2 à < 6 ans | 1 sachet de granulés d’éléxacaftor/tézacaftor/ivacaftor 2 fois par semaine, à environ 3 ou 4 jours d’intervalle. Pas de sachet de granulés d’ivacaftor le soir. |
| 6 ans et plus | 2 comprimés d’éléxacaftor/tézacaftor/ivacaftor 2 fois par semaine, à environ 3 ou 4 jours d’intervalle. Pas de comprimé d’ivacaftor le soir. |
Emploi concomitant avec des inducteurs puissants du CYP3A
La coadministration et d’inducteurs puissants du CYP3A [p. ex. rifampine, rifabutine, phénobarbital, carbamazépine, phénytoïne et millepertuis (Hypericum perforatum)] n’est pas recommandée (voir 7 Mises en garde et précautions et 9.4 Interactions médicament-médicament).
Lésion hépatique
Il faut utiliser TRIKAFTA avec prudence chez les patients présentant une hépatopathie à un stade avancé (p. ex. cirrhose ou hypertension portale), et seulement lorsque les bienfaits escomptés l’emportent sur les risques. S’il est utilisé chez ces patients, leur état doit être étroitement surveillé après l’instauration du traitement (voir 7 Mises en garde et précautions et 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
Taux élevés de transaminases
Des taux élevés de transaminases ont été observés chez les patients atteints de FK traités par TRIKAFTA. Dans certains cas, ces taux élevés étaient associés à une hausse concomitante du taux total de
bilirubine. Il est recommandé d’évaluer le taux de transaminases (ALT et AST) et de bilirubine totale chez tous les patients avant l’instauration du traitement par TRIKAFTA, chaque mois pendant les six premiers mois de traitement, tous les trois mois pendant les six mois suivants et une fois l’an par la suite. Chez les patients qui ont des antécédents d’hépatopathie ou d’élévation du taux de transaminases, l’augmentation de la fréquence de l’évaluation doit être envisagée.
Interrompre le traitement par TRIKAFTA et réaliser immédiatement un dosage des transaminases sériques et de la bilirubine totale en cas d’apparition de signes cliniques ou symptômes évocateurs d’une atteinte hépatique (par exemple ictère et/ou urines foncées, nausées ou vomissements inexpliqués, douleur dans le quadrant supérieur droit ou anorexie). Interrompre le traitement en cas de taux d’ALT ou d’AST > 5 fois la limite supérieure de la normale (LSN) ou bien > 3 fois la LSN avec un taux de bilirubine totale > 2 fois la LSN. Surveiller étroitement les résultats des examens de laboratoire jusqu’au retour à des taux normaux. Lorsque les taux sont de nouveau dans les limites de la normale, évaluer les bienfaits et les risques de la reprise du traitement. En cas de reprise du traitement après une interruption, les patients doivent être étroitement surveillés (voir 7 Mises en garde et précautions et 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
Éruptions cutanées
L’incidence des éruptions cutanées était plus élevée chez les femmes que chez les hommes, en particulier chez celles qui prenaient des
contraceptifs hormonaux. On ne peut pas exclure la possibilité que les contraceptifs hormonaux jouent un rôle dans l’apparition des éruptions cutanées. Chez les patientes prenant des contraceptifs hormonaux qui présentent des éruptions cutanées, il faut envisager d’interrompre la prise de TRIKAFTA et de contraceptifs hormonaux. Une fois les éruptions cutanées disparues, il faut déterminer s’il convient de reprendre le traitement par TRIKAFTA sans contraceptifs hormonaux. Si les éruptions cutanées ne réapparaissent pas, on peut envisager d’instaurer de nouveau les contraceptifs hormonaux (voir 8.2 Effets indésirables observés au cours des études cliniques).
Insuffisance rénale
Aucun ajustement posologique n’est recommandé chez les patients présentant une insuffisance rénale légère ou modérée. On recommande la prudence chez les patients atteints d’insuffisance rénale grave (débit de filtration glomérulaire estimé [DFGe] < 30 mL/min/1,73 m2) ou d’insuffisance rénale au stade ultime (voir 7 Mises en garde et précautions et 10.3 Pharmacocinétique).
4.4 Administration
Les comprimés et les granulés TRIKAFTA doivent être pris avec des aliments contenant des matières grasses, comme les aliments recommandés dans les lignes directrices sur la fibrose kystique ou les lignes directrices nutritionnelles standards. Parmi les exemples de repas ou de collations dont le contenu en matières grasses est adéquat se trouvent les repas préparés avec du beurre ou de l’huile; ou ceux qui contiennent des œufs, du beurre d’arachides, du fromage, des noix, du lait entier ou de la viande (voir 9.5 Interactions médicament-aliment et 10.3 Pharmacocinétique).
Les aliments et les boissons qui renferment du pamplemousse doivent être évités pendant le traitement par TRIKAFTA (voir 9.5 Interactions médicament-aliment).
Granulés
- Pour utilisation orale.
Le contenu de chaque sachet de granulés doit être mélangé en entier avec 1 cuillerée à thé (5 mL)
d’aliments mous ou de liquide appropriés selon l’âge du patient et consommé en entier.
- Les aliments ou les liquides doivent être à une température égale ou inférieure à la température ambiante.
Chaque sachet est destiné à un usage unique. Une fois mélangé, le produit s’est révélé stable durant
1 heure. Il doit donc être ingéré au cours de cette période.
- Quelques exemples d’aliments mous ou de liquides comprennent les fruits ou les légumes en purée, le yogourt, la compote de pommes, l’eau, le lait ou le jus (sauf le jus de pamplemousse).
- Un repas ou une collation contenant des matières grasses doit être pris juste avant ou après la dose.
Comprimés
- Pour utilisation orale.
- Il faut indiquer au patient d’avaler le comprimé en entier (le patient ne doit pas le croquer, le briser ou le dissoudre).
4.5 Dose oubliée
- S’il s’est écoulé 6 heures ou moins depuis la dose oubliée du matin ou du soir, le patient doit prendre la dose oubliée dès que possible avec des aliments contenant des matières grasses et poursuivre le traitement selon l’horaire original.
- S’il s’est écoulé plus de 6 heures depuis la dose oubliée du matin, le patient doit prendre la dose oubliée du matin dès que possible et ne doit pas prendre la dose du soir. Il doit prendre la prochaine dose du matin prévue à l’heure habituelle.
- Si plus de 6 heures se sont écoulées depuis la dose oubliée du soir, le patient ne doit pas prendre la dose oubliée. Il doit prendre la prochaine dose du matin prévue à l’heure habituelle.
Il ne faut pas prendre les doses du matin et du soir en même temps.
5 Surdose
Il n’existe aucun antidote spécifique permettant de contrer les effets d’un surdosage de TRIKAFTA. Le traitement d’un surdosage consiste à mettre en œuvre des mesures de soutien général, y compris la surveillance des signes vitaux et de l’état clinique du patient.
La dose répétée la plus élevée d’éléxacaftor était de 400 mg une fois par jour, administrée à 32 sujets en bonne santé pendant 7 jours dans le cadre d’une étude sur les évaluations électrocardiographiques, après 7 jours de traitement par l’éléxacaftor à 200 mg une fois par jour. L’effet indésirable le plus courant ayant été signalé pendant l’utilisation de la dose d’éléxacaftor à 400 mg une fois par jour et ayant été plus courant qu’avec la dose d’éléxacaftor à 200 mg une fois par jour était les céphalées.
La dose répétée la plus élevée de tézacaftor était de 300 mg une fois par jour, administrée à 47 sujets en bonne santé pendant 7 jours dans le cadre d’une étude sur les évaluations électrocardiographiques, après 7 jours de traitement par le tézacaftor à 100 mg une fois par jour. Les effets indésirables les plus courants ayant été signalés pendant l’utilisation de la dose de tézacaftor à 300 mg une fois par jour et ayant été plus courants qu’avec la dose de tézacaftor à 100 mg une fois par jour étaient les céphalées et les nausées.
La dose répétée la plus élevée d’ivacaftor était de 450 mg toutes les 12 heures pendant 4,5 jours (9 doses) dans le cadre d’une étude sur les évaluations électrocardiographiques menée auprès de 72 sujets en bonne santé. Les événements indésirables signalés à une fréquence supérieure à celle enregistrée avec le placebo incluaient les étourdissements et la diarrhée.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
| Tableau 5 – Formes posologiques, teneurs et composition | ||
Voie d’administration | Forme posologique/teneur/composition | Ingrédients non médicinaux |
| Voie orale | Granulés
| Éléxacaftor/tézacaftor/ivacaftor Croscarmellose sodique, dioxyde de silicium colloïdal, hypromellose, lactose monohydraté, laurylsulfate de sodium, mannitol, stéarate de magnésium, succinate d’acétate d’hypromellose et sucralose Ivacaftor Croscarmellose sodique, dioxyde de silicium colloïdal, lactose monohydraté, laurylsulfate de sodium, mannitol, stéarate de magnésium, succinate d’acétate d’hypromellose et sucralose |
Description
Granulés
Granulés à 80 mg/40 mg/60 mg et granulés à 59,5 mg
Dose du matin
Granulés blancs à blanc cassé, sans saveur ajoutée, sucrés dans un sachet scellé contenant 80 mg d’éléxacaftor, 40 mg de tézacaftor et 60 mg d’ivacaftor.
Dose du soir
Granulés blancs à blanc cassé, sans saveur ajoutée, sucrés dans un sachet scellé contenant 59,5 mg d’ivacaftor.
Granulés à 100 mg/50 mg/75 mg et granulés à 75 mg
Dose du matin
Granulés blancs à blanc cassé, sans saveur ajoutée, sucrés dans un sachet scellé contenant 100 mg d’éléxacaftor, 50 mg de tézacaftor et 75 mg d’ivacaftor.
Dose du soir
Granulés blancs à blanc cassé, sans saveur ajoutée, sucrés dans un sachet scellé contenant 75 mg d’ivacaftor.
Comprimés
Comprimés à 50 mg/25 mg/37,5 mg et comprimés à 75 mg
Dose du matin
| Voie orale | Comprimés enrobés par film
| Éléxacaftor/tézacaftor/ivacaftor Noyau du comprimé Cellulose microcristalline, croscarmellose sodique, hypromellose, laurylsulfate de sodium, stéarate de magnésium, succinate d’acétate d’hypromellose Enrobage par film Dioxyde de titane, hydroxypropyl cellulose, hypromellose, oxyde de fer jaune, oxyde de fer rouge, talc Ivacaftor Noyau du comprimé Cellulose microcristalline, croscarmellose sodique, dioxyde de silicium colloïdal, lactose monohydraté, laurylsulfate de sodium, stéarate de magnésium, succinate d’acétate d’hypromellose Enrobage par film Alcool polyvinylique, cire de carnauba, laque d’aluminium carmin d’indigo, dioxyde de titane, PEG 3350, talc Encre d’imprimerie Hydroxyde d’ammonium, laque en écailles, oxyde de fer noir, propylèneglycol |
Comprimé orange clair en forme de capsule portant l’inscription en creux « T50 » d’un côté et aucune marque distinctive de l’autre (6,4 mm x 12,2 mm). Contient 50 mg d’éléxacaftor, 25 mg de tézacaftor et 37,5 mg d’ivacaftor sous forme de comprimé d’association à teneur fixe.
Dose du soir
Comprimé bleu clair en forme de capsule portant l’inscription en creux « V 75 » imprimée en noir d’un côté et aucune marque distinctive de l’autre (12,7 mm x 6,8 mm). Contient 75 mg d’ivacaftor.
Comprimés à 100 mg/50 mg/75 mg et comprimés à 150 mg
Dose du matin
Comprimé orange en forme de capsule portant l’inscription en creux « T100 » d’un côté et aucune marque distinctive de l’autre (7,85 mm x 15,47 mm). Contient 100 mg d’éléxacaftor, 50 mg de tézacaftor et 75 mg d’ivacaftor sous forme de comprimé d’association à teneur fixe.
Dose du soir
Comprimé bleu clair en forme de capsule portant l’inscription en creux « V 150 » imprimée en noir d’un côté et aucune marque distinctive de l’autre (16,5 mm x 8,4 mm). Contient 150 mg d’ivacaftor.
Nature et composition du conditionnement
Granulés
Sachet en aluminium laminé avec imprimé en polyéthylène téréphtalate à orientation biaxiale/polyéthylène/aluminium/polyéthylène (BOPET/PE/aluminium/PE).
Comprimés
Alvéole composée de PCTFE (polychlorotrifluoroéthylène) / pellicule de laminage sur base en PVC (polychlorure de vinyle) scellée avec opercule au dos.
Format
Granulés TRIKAFTA : 56 sachets unidoses (4 étuis hebdomadaires, chacun contenant 14 sachets)
- granulés en sachet d’éléxacaftor/tézacaftor/ivacaftor à 100 mg/50 mg/75 mg emballés avec des granulés en sachet d’ivacaftor à 75 mg;
- granulés en sachet d’éléxacaftor/tézacaftor/ivacaftor à 80 mg/40 mg/60 mg emballés avec des granulés en sachet d’ivacaftor à 59,5 mg.
Comprimés TRIKAFTA : 84 comprimés (4 étuis hebdomadaires, chacun contenant 21 comprimés) :
- comprimés enrobés par film d’éléxacaftor/tézacaftor/ivacaftor à 100 mg/50 mg/75 mg emballés avec des comprimés enrobés par film d’ivacaftor à 150 mg;
- comprimés enrobés par film d’éléxacaftor/tézacaftor/ivacaftor à 50 mg/25 mg/37,5 mg emballés avec des comprimés enrobés par film d’ivacaftor à 75 mg.
7 Mises en garde et précautions
Conduite et utilisation de machines
Des étourdissements ont été signalés par des patients traités par TRIKAFTA. Cet effet peut altérer la capacité de conduire un véhicule ou de faire fonctionner une machine (voir 8.3 Effets indésirables peu fréquents observés au cours des études cliniques). La prudence est de mise lorsqu’on conduit un véhicule ou lorsqu’on fait fonctionner de la machinerie potentiellement dangereuse. Les patients qui ont des étourdissements doivent être avisés de ne pas conduire de véhicule ni de faire fonctionner de machines jusqu’à ce que ces symptômes disparaissent.
Fonctions hépatique, biliaire et pancréatique
Lésion hépatique
Des cas d’insuffisance hépatique nécessitant une greffe ont été signalés au cours des six premiers mois du traitement chez des patients atteints ou non d’hépatopathie avancée préexistante. Il faut utiliser TRIKAFTA avec prudence chez les patients présentant une hépatopathie à un stade avancé (p. ex. cirrhose ou hypertension portale), et seulement lorsque les bienfaits escomptés l’emportent sur les risques. S’il est utilisé chez ces patients, leur état doit être étroitement surveillé après l’instauration du traitement (voir 4.2 Posologie recommandée et ajustement posologique, 7 Surveillance et examens de laboratoire, 8.5 Effets indésirables observés après la commercialisation et 10.3 Pharmacocinétique).
Insuffisance hépatique
Le traitement n’est pas recommandé chez les patients atteints d’insuffisance hépatique modérée. Le traitement des patients présentant une insuffisance hépatique modérée doit être envisagé seulement s’il est nécessaire sur le plan médical et si les bienfaits escomptés l’emportent sur les risques. Si on opte pour TRIKAFTA, celui-ci doit être utilisé avec prudence à une dose réduite (voir le Tableau 2). Les patients atteints d’insuffisance hépatique grave ne doivent pas être traités par TRIKAFTA (voir 4.2 Posologie recommandée et ajustement posologique, 8 Effets indésirables et 10.3 Pharmacocinétique).
Emploi concomitant avec des inducteurs du CYP3A
L’emploi concomitant d’inducteurs du CYP3A diminue significativement l’exposition à l’ivacaftor et devrait réduire l’exposition à l’éléxacaftor et au tézacaftor, ce qui peut entraîner une diminution de l’efficacité de TRIKAFTA; par conséquent, son administration concomitante avec des inducteurs puissants du CYP3A n’est pas recommandée (voir 4.2 Posologie recommandée et ajustement posologique et 9.4 Interactions médicament-médicament).
Emploi concomitant avec des inhibiteurs du CYP3A
L’exposition à l’éléxacaftor, au tézacaftor et à l’ivacaftor augmente lorsque ces médicaments sont administrés en concomitance avec des inhibiteurs modérés ou puissants du CYP3A. Par conséquent, la posologie de TRIKAFTA doit être réduite lorsque ce médicament est pris en concomitance avec des inhibiteurs puissants ou modérés du CYP3A (voir les Tableaux 3 et 4 à la section 4.2 Posologie recommandée et ajustement posologique).
Surveillance et examens de laboratoire
Effet sur les examens de la fonction hépatique
Des taux élevés de transaminases ont été observés chez les patients atteints de FK traités par TRIKAFTA. Dans certains cas, ces taux élevés étaient associés à une hausse concomitante du taux total de
bilirubine. Il est recommandé d’évaluer le taux de transaminases (ALT et AST) et de bilirubine totale chez tous les patients avant l’instauration du traitement par TRIKAFTA, chaque mois pendant les six premiers mois de traitement, tous les trois mois pendant les six mois suivants et une fois l’an par la suite. Chez les patients qui ont des antécédents d’hépatopathie ou d’élévation du taux de transaminases, l’augmentation de la fréquence de l’évaluation doit être envisagée.
Interrompre le traitement par TRIKAFTA et réaliser immédiatement un dosage des transaminases sériques et de la bilirubine totale en cas d’apparition de signes cliniques ou symptômes évocateurs d’une atteinte hépatique (par exemple ictère et/ou urines foncées, nausées ou vomissements inexpliqués, douleur dans le quadrant supérieur droit ou anorexie). Interrompre le traitement en cas de taux d’ALT ou d’AST > 5 fois la LSN ou bien > 3 fois la LSN avec un taux de bilirubine totale > 2 fois la LSN. Surveiller étroitement les résultats des examens de laboratoire jusqu’au retour à des taux normaux. Lorsque les taux de transaminases sont de nouveau dans les limites de la normale, évaluer les bienfaits et les risques de la reprise du traitement. En cas de reprise du traitement après une interruption, les patients doivent être étroitement surveillés (voir 4.2 Posologie recommandée et ajustement posologique, 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives et 8.5 Effets indésirables observés après la commercialisation).
Fonction visuelle
Cataractes
Des cas d’opacité du cristallin non congénitale n’ayant pas d’incidence sur la vision ont été déclarés chez des enfants recevant des schémas de traitement à base d’ivacaftor. Bien que d’autres facteurs de risque aient été observés dans certains cas (p. ex. la prise de corticostéroïdes et l’exposition à la radiation), il n’est pas exclu que le traitement par l’ivacaftor en ait été la cause. Il est recommandé de procéder à un examen ophtalmologique initial et à des examens de suivi chez les enfants qui amorcent un traitement par TRIKAFTA (voir 16 Toxicologie non clinique).
Fonction rénale
La prudence est recommandée lorsque TRIKAFTA est prescrit à des patients atteints d’insuffisance rénale grave (DFGe < 30 mL/min/1,73 m2) ou d’insuffisance rénale au stade ultime (voir 4.2 Posologie recommandée et ajustement posologique et 10.3 Pharmacocinétique).
Santé reproductive
- Fertilité
On ne dispose d’aucune donnée sur l’effet de l’éléxacaftor, du tézacaftor et de l’ivacaftor sur la fertilité chez l’humain. Le tézacaftor n’a eu aucune incidence sur les indices de fertilité et de performance de reproduction chez les rates et les rats par suite de l’administration de jusqu’à 100 mg/kg/jour. L’éléxacaftor et l’ivacaftor ont eu un effet sur la fertilité du rat (voir 16 Toxicologie non clinique).
7.1 Populations particulières
7.1.1 Grossesse
Aucune étude adéquate et bien contrôlée sur l’emploi de TRIKAFTA chez la femme enceinte n’a été réalisée. Comme les études sur la reproduction animale ne permettent pas toujours de prédire la réponse chez l’humain, TRIKAFTA ne doit être utilisé chez la femme enceinte que si les bienfaits escomptés surpassent les risques éventuels.
7.1.2 Allaitement
On ignore si les composantes de TRIKAFTA (éléxacaftor, tézacaftor et ivacaftor) ou leurs métabolites sont excrétés dans le lait maternel chez l’humain. TRIKAFTA ne doit être utilisé pendant l’allaitement que si les bienfaits potentiels surpassent les risques éventuels pour le nourrisson. Il faut faire preuve de prudence, car de nombreux médicaments peuvent être excrétés dans le lait maternel. L’éléxacaftor, le tézacaftor et l’ivacaftor sont excrétés dans le lait des rates lactantes. L’exposition à l’éléxacaftor, au tézacaftor et à l’ivacaftor marqués au carbone 14 (14C) dans le lait était d’environ 0,4, 3 et 1,5 fois, respectivement, la valeur relevée dans le plasma (d’après l’aire sous la courbe [ASC]0-72 h pour l’éléxacaftor et le tézacaftor et l’ASC0-24 h pour l’ivacaftor).
7.1.3 Enfants et adolescents
Enfants (< 2 ans) : Santé Canada ne dispose d’aucune donnée chez les patients de moins 2 ans; par conséquent, l’indication d’utilisation chez les enfants de ce groupe d’âge n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Le nombre de patients de 65 ans et plus participant aux études cliniques sur TRIKAFTA était insuffisant et ne permettait pas de déterminer si la réponse de ces patients est différente de celles des patients plus jeunes.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Le profil d’innocuité de TRIKAFTA est fondé sur les données de 768 patients de trois études de phase 3 à double insu et contrôlées portant sur des traitements de 24 semaines, de 4 semaines et de 8 semaines (étude 445-102, étude 445-103 et étude 445-104), respectivement. Dans les trois études de phase 3 contrôlées, un total de 389 patients âgés de 12 ans et plus ont reçu au moins une dose de TRIKAFTA.
Dans l’étude 445-102, la proportion de patients qui ont abandonné le traitement prématurément en raison d’événements indésirables était de 1 % pour les patients traités par TRIKAFTA et de 0 % pour les patients recevant le placebo.
Les effets indésirables graves qui sont survenus plus fréquemment chez les patients traités par TRIKAFTA que chez ceux ayant reçu le placebo étaient les éruptions cutanées (1,5 % vs 0,5 %) et la grippe (1,5 % vs 0 %).
Les effets indésirables les plus fréquents (≥ 10 %) chez les patients traités par TRIKAFTA étaient les céphalées, la diarrhée et les infections des voies respiratoires supérieures.
À l’exception des différences liées au sexe en ce qui concerne les éruptions cutanées, le profil d’innocuité de TRIKAFTA était généralement semblable dans tous les sous-groupes de patients, y compris dans l’analyse selon l’âge, le sexe, le volume expiratoire maximal par seconde (VEMS) prédit initial et la région géographique.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Le Tableau 6 montre les effets indésirables qui sont survenus chez ≥ 5 % des patients traités par TRIKAFTA et à une fréquence ≥ 1 % plus élevée que celle du groupe placebo dans l’étude 445-102.
| Tableau 6 – Incidence des effets indésirables chez ≥ 5 % des patients traités par TRIKAFTA et à une fréquence ≥ 1 % plus élevée que celle du groupe placebo | |||
Classification par système et organe | Effets indésirables du médicament (terme privilégié) | TRIKAFTA N = 202 n (%) | Placebo N = 201 n (%) |
| Infections et infestations | Infection des voies respiratoires supérieures* | 32 (16) | 25 (12) |
| Grippe | 14 (7) | 3 (1) | |
| Troubles du système nerveux | Céphalées | 35 (17) | 30 (15) |
| Troubles respiratoires, thoraciques et médiastinaux | Congestion nasale | 19 (9) | 15 (7) |
| Rhinorrhée | 17 (8) | 6 (3) | |
| Sinusite | 11 (5) | 8 (4) | |
| Rhinite | 15 (7) | 11 (5) | |
| Troubles gastro-intestinaux | Diarrhée | 26 (13) | 14 (7) |
| Douleur abdominale† | 29 (14) | 18 (9) | |
| Troubles cutanés et sous-cutanés | Éruptions cutanées‡ | 21 (10) | 10 (5) |
| Investigations | Élévation de l’alanine aminotransférase | 20 (10) | 7 (3) |
| Élévation de l’aspartate aminotransférase | 19 (9) | 4 (2) | |
| Augmentation du taux sanguin de créatine phosphokinase | 19 (9) | 9 (4) | |
| Augmentation du taux sanguin de bilirubine | 10 (5) | 2 (1) | |
| * Comprend l’infection des voies respiratoires supérieures et l’infection virale des voies respiratoires supérieures. † Comprend la douleur abdominale, la douleur abdominale haute et la douleur abdominale basse. ‡ Comprennent les éruptions cutanées, les éruptions cutanées généralisées, les éruptions cutanées érythémateuses, les éruptions cutanées maculaires et les éruptions prurigineuses. | |||
Le profil d’innocuité de TRIKAFTA tiré des études suivantes correspondait à celui observé dans le cadre de l’étude 445-102 :
- étude de 4 semaines, à répartition aléatoire, à double insu et contrôlée par témoin actif menée auprès de 107 patients âgés de 12 ans et plus (étude 445-103);
- étude de 8 semaines, à répartition aléatoire, à double insu et contrôlée par témoin actif menée auprès de 258 patients âgés de 12 ans et plus (étude 445-104);
étude ouverte de 24 semaines menée auprès de 66 patients âgés de 6 à moins de 12 ans
(étude 445-106);
étude ouverte de 24 semaines menée auprès de 75 patients âgés de 2 à moins de 6 ans
(étude 445-111);
- étude de 24 semaines, à répartition aléatoire, à double insu et contrôlée par placebo menée auprès de 307 patients âgés de 6 ans et plus (étude 445-124).
Éruptions cutanées
Dans l’étude 445-102, l’incidence des éruptions cutanées (p. ex. éruption, éruption prurigineuse) était de 10,4 % chez les patients traités par TRIKAFTA et de 5,0 % chez les patients recevant le placebo. Les éruptions cutanées étaient généralement d’intensité légère à modérée. L’incidence des éruptions cutanées en fonction du sexe du patient était de 4,8 % chez les patients de sexe masculin et de 16,3 % chez les patients de sexe féminin traités par TRIKAFTA, et de 3,8 % chez les patients de sexe masculin et de 6,3 % chez les patients de sexe féminin ayant reçu le placebo.
Chez les patients traités par TRIKAFTA, l’incidence des éruptions cutanées était de 20,5 % chez les femmes prenant des contraceptifs hormonaux et de 13,6 % chez les femmes ne prenant pas de contraceptifs hormonaux. On ne peut pas exclure la possibilité que les contraceptifs hormonaux jouent un rôle dans l’apparition des éruptions cutanées. Chez les patientes prenant des contraceptifs hormonaux et présentant des éruptions cutanées, il faut envisager d’interrompre la prise de TRIKAFTA et des contraceptifs hormonaux. Une fois les éruptions cutanées disparues, on peut envisager de reprendre le traitement par TRIKAFTA sans contraceptifs hormonaux. Si les éruptions cutanées ne réapparaissent pas, on peut envisager d’instaurer de nouveau les contraceptifs hormonaux (voir 4 Posologie et administration).
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Le profil d’innocuité concorde généralement chez les enfants, les adolescents et les adultes. Les enfants de moins de 2 ans n’ont pas fait l’objet d’études.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
D’autres effets indésirables survenus chez les patients traités par TRIKAFTA à une fréquence de 2 à < 5 % et à une fréquence de ≥ 1 % plus élevée que celle du groupe placebo sont les suivants :
- Troubles gastro-intestinaux : distension abdominale, flatulences
- Infections et infestations : conjonctivite, pharyngite, infection des voies respiratoires, amygdalite, infection des voies urinaires
- Investigations : augmentation du taux de protéine C réactive
- Troubles métaboliques et nutritionnels : hypoglycémie
- Troubles du système nerveux : étourdissements
- Troubles de l’appareil reproducteur et des seins : dysménorrhée
- Troubles cutanés et sous-cutanés : acné, eczéma, prurit
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Élévations des taux de transaminases
Dans le cadre de l’étude 445-102, l’incidence des élévations des taux de transaminases était de 10,9 % chez les patients traités par TRIKAFTA et de 4,0 % chez les patients ayant reçu le placebo. Aucun patient recevant TRIKAFTA n’a abandonné le traitement en raison d’une élévation des transaminases.
| Tableau 7 – Analyse des valeurs seuils aux examens de la fonction hépatique concernant les effets indésirables survenus en cours de traitement : ensemble de l’analyse de l’innocuité contrôlée par placebo | ||
| Critère d’analyse des valeurs seuils | Placebo N = 201 n/N1 (%) | TRIKAFTA N = 202 n/N1 (%) |
| ALT ou AST | ||
| > 3 × LSN | 11/201 (5,5) | 16/202 (7,9) |
| > 5 × LSN | 3/201 (1,5) | 5/202 (2,5) |
| > 8 × LSN | 2/201 (1,0) | 3/202 (1,5) |
| ALT : alanine aminotransférase; AST : aspartate aminotransférase; LSN : limite supérieure de la normale. | ||
Dans le cadre de l’étude 445-106 menée auprès de patients âgés de 6 à moins de 12 ans, aucun patient traité par TRIKAFTA n’a présenté une élévation des taux de transaminases > 3 fois la LSN associée à une élévation du taux total de bilirubine > 2 fois la LSN, et aucun patient n’a abandonné le traitement en raison d’élévations des taux de transaminases.
| Tableau 8 – Analyse des valeurs seuils aux examens de la fonction hépatique concernant les effets indésirables survenus en cours de traitement : ensemble de l’analyse de l’innocuité de l’étude 445-106 | |
| Critère d’analyse des valeurs seuils | TRIKAFTA N = 66 n/N1 (%) |
| ALT ou AST | |
| > 3 × LSN | 7/66 (10,6) |
| > 5 × LSN | 1/66 (1,5) |
| > 8 × LSN | 0 |
| ALT : alanine aminotransférase; AST : aspartate aminotransférase; LSN : limite supérieure de la normale. | |
Dans le cadre de l’étude 445-111 menée auprès de patients âgés de 2 à moins de 6 ans, aucun patient traité par TRIKAFTA n’a présenté une élévation des taux de transaminases > 3 fois la LSN associée à une élévation du taux total de bilirubine > 2 fois la LSN ni abandonné le traitement en raison d’élévations des taux de transaminases.
| Tableau 9 – Analyse des valeurs seuils aux examens de la fonction hépatique concernant les effets indésirables survenus en cours de traitement : ensemble de l’analyse de l’innocuité de l’étude 445-111 | |
| Critère d’analyse des valeurs seuils | TRIKAFTA N = 75 n/N1 (%) |
| ALT ou AST | |
| > 3 × LSN | 6/75 (8,0) |
| > 5 × LSN | 2/75 (2,7) |
| > 8 × LSN | 1/75 (1,3) |
| ALT : alanine aminotransférase; AST : aspartate aminotransférase; LSN : limite supérieure de la normale. | |
Augmentation du taux de créatine phosphokinase
Dans l’étude 445-102, l’incidence d’un taux maximal de créatine phosphokinase > 5 fois la LSN était de 10,4 % chez les patients traités par TRIKAFTA et de 5,0 % chez les patients recevant le placebo. Parmi les patients traités par TRIKAFTA présentant une élévation du taux de créatine phosphokinase > 5 fois la LSN, 14 % (3/21) ont dû interrompre le traitement, et aucun n’a abandonné le traitement.
Augmentation de la tension artérielle
Dans l’étude 445-102, l’augmentation maximale par rapport aux valeurs initiales était de 3,5 mm Hg pour la tension artérielle systolique (TAS) moyenne et de 1,9 mm Hg pour la tension artérielle diastolique (TAD) moyenne chez les patients traités par TRIKAFTA (TAS initiale : 113 mm Hg; TAD initiale : 69 mm Hg), et de 0,9 mm Hg et 0,5 mm Hg, respectivement, chez les patients ayant reçu le placebo (TAS initiale : 114 mm Hg; TAD initiale : 70 mm Hg).
La proportion de patients qui ont présenté une TAS > 140 mm Hg ou une TAD > 90 mm Hg à au moins deux reprises était de 5,0 % et de 3,0 %, respectivement, chez les patients traités par TRIKAFTA, comparativement à 3,5 % et à 3,5 %, respectivement, chez les patients ayant reçu le placebo.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants sont survenus après l’homologation de TRIKAFTA. Les effets indésirables sont signalés de façon volontaire par une population dont la taille est indéterminée. Il n’est donc pas toujours possible d’établir une relation de cause à effet entre l’exposition au médicament et les réactions ni d’estimer avec précision la fréquence de celles-ci.
Une insuffisance hépatique nécessitant une greffe a été signalée chez des patients présentant ou non une hépatopathie avancée préexistante (par exemple cirrhose, hypertension portale). Des lésions au foie caractérisées par une élévation concomitante des taux de transaminases (ALT et AST) et de la bilirubine totale ont été observées (voir 4.2 Posologie recommandée et ajustement posologique et 7 Mises en garde et précautions).
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
L’éléxacaftor, le tézacaftor et l’ivacaftor sont des substrats du CYP3A (l’ivacaftor est un substrat sensible du CYP3A). L’exposition à l’éléxacaftor, au tézacaftor et à l’ivacaftor peut être réduite par la prise concomitante d’inducteurs du CYP3A et accrue par la prise concomitante d’inhibiteurs du CYP3A.
Des études cliniques ont montré que l’ivacaftor n’est pas un inhibiteur du CYP2C8 ni du CYP2D6. In vitro, l’ivacaftor n’est pas un inducteur des isoenzymes du CYP. L’ivacaftor n’est pas un inhibiteur des transporteurs OATP1B1, OATP1B3, OCT1, OCT2, OAT1 ou OAT3. Des études in vitro ont montré que l’ivacaftor n’est pas un substrat des transporteurs OATP1B1, OATP1B3 ni de la glycoprotéine P (P-gp).
Des études in vitro ont montré que le tézacaftor est un substrat du transporteur de fixation OATP1B1 et des transporteurs de sortie P-gp et BCRP. Le tézacaftor n’est pas un substrat de l’OATP1B3.
D’après les résultats in vitro, le tézacaftor a un faible potentiel d’inhibition des isoenzymes CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 et CYP3A4. Le tézacaftor a un faible potentiel d’induction du CYP3A, mais n’est pas un inducteur du CYP1A2 ni du CYP2B6. Le tézacaftor a un faible potentiel d’inhibition des transporteurs P-gp, BCRP, OATP1B1, OATP1B3, OCT2, OAT1 ou OAT3.
L’éléxacaftor est un inhibiteur potentiel de l’OATP1B1 et de l’OATP1B3, selon les données in vitro.
9.4 Interactions médicament-médicament
Les médicaments figurent dans le Tableau 10 et le Tableau 11 en raison soit d’interactions survenues durant un traitement clinique ou des études, soit à cause de leur ampleur et de la gravité potentielle de leurs interactions (dans le cas des médicaments contre-indiqués en concomitance).
Effet d’autres médicaments sur TRIKAFTA
| Tableau 10 – Interactions médicament-médicament établies ou potentielles – effets d’autres médicaments sur l’association éléxacaftor/tézacaftor/ivacaftor ou l’ivacaftor | |||
| Médicament | Source des données probantes | Effet | Commentaire clinique |
| Inducteurs puissants du CYP3A | |||
| Rifampine | EC* T | ↓ de l’ASC de l’ivacaftor de 89 % ↓ de l’ASC du tézacaftor et de l’éléxacaftor | La coadministration de TRIKAFTA et d’inducteurs puissants du CYP3A n’est pas recommandée. L’utilisation concomitante de ces médicaments peut diminuer considérablement l’exposition à l’ivacaftor et diminuer l’exposition au tézacaftor et à l’éléxacaftor, ce qui peut en réduire l’efficacité thérapeutique. |
| Inhibiteurs puissants du CYP3A | |||
| Itraconazole | EC† EC†,‡ | ↑ de 15,6 fois l’ASC de l’ivacaftor ↑ de 2,8 fois l’ASC de l’éléxacaftor ↑ de 4,0 à 4,5 fois l’ASC du tézacaftor | Il est recommandé de réduire la dose l’association éléxacaftor/tézacaftor/ivacaftor lorsqu’on l’administre en concomitance avec des inhibiteurs puissants du CYP3A (voir le Tableau 4). |
| Kétoconazole | EC* T | ↑ de 8,5 fois l’ASC de l’ivacaftor ↑ de l’ASC du tézacaftor et de l’éléxacaftor | |
| Inhibiteurs modérés du CYP3A | |||
| Fluconazole | EC* M | ↑ de 2,9 fois l’ASC de l’ivacaftor ↑ de l’ASC du tézacaftor et de l’éléxacaftor | Il est recommandé de réduire la dose de l’association éléxacaftor/tézacaftor/ivacaftor lorsqu’on l’administre en concomitance avec des inhibiteurs modérés du CYP3A (voir le Tableau 3). |
↑ = augmentation, ↓ = diminution. Légende : EC = essai clinique; T = Théorique; M = Modélisation; ASC = aire sous la courbe. * Données dérivées d’un essai réalisé avec l’ivacaftor seul. † Données dérivées d’un essai réalisé avec l’association ivacaftor + tézacaftor. ‡ Données dérivées d’un essai réalisé avec l’association ivacaftor deutéré + tézacaftor + éléxacaftor. | |||
Inducteurs du CYP3A
L’éléxacaftor, le tézacaftor et l’ivacaftor sont des substrats du CYP3A (l’ivacaftor est un substrat sensible du CYP3A). L’utilisation concomitante d’inducteurs du CYP3A peut entraîner une réduction de l’exposition à TRIKAFTA, et donc, de son efficacité. La coadministration d’ivacaftor et de rifampine, un inducteur puissant du CYP3A, a diminué considérablement l’ASC de l’ivacaftor, soit de 89 %. L’exposition à l’éléxacaftor et au tézacaftor devrait diminuer pendant leur coadministration avec des inducteurs puissants du CYP3A; par conséquent, la coadministration de TRIKAFTA et d’inducteurs puissants du CYP3A [p. ex. rifampine, rifabutine, phénobarbital, carbamazépine, phénytoïne et millepertuis (Hypericum perforatum)] n’est pas recommandée (voir 4.2 Posologie recommandée et ajustement posologique et 7 Mises en garde et précautions).
Inhibiteurs du CYP3A
La coadministration de TRIKAFTA et d’itraconazole, un inhibiteur puissant du CYP3A, a augmenté l’ASC de l’éléxacaftor de 2,8 fois et l’ASC du tézacaftor, de 4,0 à 4,5 fois. Lorsque le médicament a été coadministré avec l’itraconazole et le kétoconazole, l’ASC de l’ivacaftor a augmenté de 15,6 et 8,5 fois, respectivement. La posologie de TRIKAFTA doit être réduite lorsque ce médicament est pris en concomitance avec des inhibiteurs puissants du CYP3A (p. ex. kétoconazole, itraconazole, posaconazole, voriconazole et clarithromycine) (voir le Tableau 4 à la section 4.2 Posologie recommandée et ajustement posologique et 7 Mises en garde et précautions).
D’après des simulations, la coadministration du médicament avec des inhibiteurs modérés du CYP3A peut augmenter l’ASC de l’éléxacaftor et du tézacaftor d’environ 1,9 à 2,3 fois. La coadministration avec le fluconazole a augmenté de 2,9 fois l’ASC de l’ivacaftor. La posologie de TRIKAFTA doit être réduite lorsque ce médicament est pris en concomitance avec des inhibiteurs modérés du CYP3A (p. ex. fluconazole et érythromycine) (voir le Tableau 3 à la section 4.2 Posologie recommandée et ajustement posologique et 7 Mises en garde et précautions).
Ciprofloxacine
L’emploi concomitant de l’association éléxacaftor/tézacaftor/ivacaftor et de la ciprofloxacine n’a pas été évalué. Cependant, la ciprofloxacine n’a pas eu d’effet cliniquement significatif sur l’exposition au tézacaftor ou à l’ivacaftor et ne devrait pas avoir d’effet cliniquement significatif sur l’exposition à l’éléxacaftor. Par conséquent, aucun ajustement posologique n’est nécessaire lors de l’administration concomitante de TRIKAFTA et de ciprofloxacine (voir 4.2 Posologie recommandée et ajustement posologique).
Les effets de l’association éléxacaftor/tézacaftor/ivacaftor (ou de l’ivacaftor seul) sur l’exposition des médicaments administrés en concomitance figurent au Tableau 11.
Effet de TRIKAFTA sur d’autres médicaments
| Tableau 11 – Interactions médicament-médicament établies ou potentielles – effets de l’association éléxacaftor/tézacaftor/ivacaftor ou de l’ivacaftor sur d’autres médicaments | |||
| Médicament | Source des données probantes | Effet | Commentaire clinique |
| Substrats du CYP3A | |||
| Midazolam | EC† | ↔ Midazolam | Aucun ajustement posologique du midazolam ou des substrats du CYP3A n’est recommandé. |
| Substrats du CYP2D6 | |||
| Désipramine | EC* | ↔ Désipramine | Aucun ajustement posologique de la désipramine ou des substrats du CYP2D6 n’est recommandé. |
| Substrats du CYP2C8 | |||
| Rosiglitazone | EC* | ↔ Rosiglitazone | Aucun ajustement posologique de la rosiglitazone ou des substrats du CYP2C8 n’est recommandé. |
| Substrats de la glycoprotéine P | |||
| Digoxine | EC† | ↑ de 1,3 fois l’ASC de la digoxine | La prudence est de mise, et la surveillance de la concentration thérapeutique des substrats sensibles de la P-gp est recommandée. |
| Substrats du OATP1B1 | |||
| Pitavastatine | EC† | ↑ de 1,2 fois l’ASC de la pitavastatine | La prudence et une surveillance appropriée sont recommandées. |
| Contraceptifs hormonaux | |||
| Contraceptif oral Éthinylestradiol/ lévonorgestrel | EC‡ | ↑ de 1,33 fois l’ASC de l’éthinylestradiol ↑ de 1,23 fois l’ASC du lévonorgestrel | Aucun ajustement posologique des contraceptifs hormonaux n’est recommandé. |
↑ = augmentation, ↓ = diminution, ↔ = aucun changement. Légende : EC = essai clinique; ASC = aire sous la courbe. * Données dérivées d’un essai réalisé avec l’ivacaftor seul. † Données dérivées d’un essai réalisé avec l’association ivacaftor + tézacaftor. ‡ Données dérivées d’un essai réalisé avec l’association ivacaftor + tézacaftor + éléxacaftor. | |||
Substrats du CYP2C9
L’ivacaftor pourrait inhiber le CYP2C9; par conséquent, on recommande de surveiller le rapport international normalisé (RIN) pendant la coadministration de TRIKAFTA et de la warfarine. TRIKAFTA peut augmenter l’exposition à d’autres produits médicamenteux, dont le glimépiride et le glipizide; ces produits médicamenteux doivent être utilisés avec prudence.
Potentiel d’interactions avec des transporteurs
La coadministration de l’ivacaftor ou de l’association tézacaftor/ivacaftor et de la digoxine, un substrat sensible de la P-gp, a augmenté de 1,3 fois l’ASC de la digoxine, ce qui correspond à une faible inhibition de la P-gp par l’ivacaftor. L’administration de TRIKAFTA peut augmenter l’exposition générale aux produits médicamenteux qui sont des substrats sensibles de la P-gp, ce qui peut accroître ou prolonger leur effet thérapeutique et leurs effets indésirables. Il faut donc faire preuve de prudence et assurer une surveillance adéquate lors de l’utilisation concomitante avec la digoxine ou d’autres substrats de la P-gp ayant un index thérapeutique étroit, comme la cyclosporine, l’évérolimus, le sirolimus et le tacrolimus.
L’éléxacaftor et le métabolite 23 de l’éléxacaftor (M23-ELX) inhibent la fixation aux transporteurs OATP1B1 et OATP1B3 in vitro. L’association tézacaftor/ivacaftor a augmenté de 1,2 fois l’ASC de la pitavastatine, un substrat de l’OATP1B1. La coadministration de TRIKAFTA peut augmenter l’exposition aux produits médicamenteux qui sont des substrats de ces transporteurs, comme les statines, le glyburide, le natéglinide et le répaglinide. La prudence et une surveillance appropriées sont de mise lorsqu’on utilise le médicament en concomitance avec des substrats de l’OATP1B1 ou de l’OATP1B3. La bilirubine est un substrat de l’OATP1B1 et de l’OATP1B3. Dans l’étude 445-102, une légère augmentation du taux de bilirubine totale a été observée (variation allant jusqu’à 4,0 μmol/L par rapport aux valeurs initiales). Ce constat concorde avec l’inhibition in vitro des transporteurs de bilirubine OATP1B1 et OATP1B3 par l’éléxacaftor et le M23-ELX.
Contraceptifs hormonaux
On a étudié l’administration de TRIKAFTA avec l’association éthinylestradiol/lévonorgestrel; TRIKAFTA n’a eu aucun effet clinique pertinent sur l’exposition au contraceptif oral. TRIKAFTA ne devrait pas avoir d’effet sur l’efficacité des contraceptifs oraux.
9.5 Interactions médicament-aliment
La prise concomitante de TRIKAFTA et de jus de pamplemousse, qui contient au moins un composant qui inhibe modérément le CYP3A, peut augmenter l’exposition à l’éléxacaftor, au tézacaftor et à l’ivacaftor. Les aliments et les boissons qui renferment du pamplemousse doivent être évités pendant le traitement par TRIKAFTA (voir 4.4 Administration).
Les aliments augmentent la vitesse et l’ampleur de l’absorption de l’éléxacaftor et de l’ivacaftor, mais pas du tézacaftor, lorsque TRIKAFTA est administré avec des aliments (voir 10.3 Pharmacocinétique).
9.6 Interactions médicament-plante médicinale
La coadministration de TRIKAFTA avec le millepertuis (Hypericum perforatum) n’est pas recommandée. Comme c’est le cas d’autres inducteurs puissants du CYP3A, l’utilisation concomitante avec le millepertuis peut diminuer l’exposition à l’éléxacaftor et au tézacaftor, et diminuer considérablement l’exposition à l’ivacaftor, ce qui peut réduire l’efficacité thérapeutique de TRIKAFTA (voir 4.2 Posologie recommandée et ajustement posologique et 7 Mises en garde et précautions).
10 Pharmacologie clinique
10.1 Mode d’action
L’éléxacaftor et le tézacaftor sont des correcteurs du CFTR, qui se lient à différents sites de la protéine CFTR et qui ont un effet cumulatif facilitant la maturation et les déplacements dans les cellules de la protéine CFTR mutée F508del pour augmenter la quantité de protéines CFTR acheminée à la surface de la cellule, comparativement à ce que l’on peut observer lorsque chacune des molécules est prise seule. L’ivacaftor potentialise la probabilité d’ouverture du canal (ou activation) CFTR à la surface
de la cellule.
Ensemble, l’éléxacaftor, le tézacaftor et l’ivacaftor augmentent la quantité et la fonction de la protéine CFTR mutée F508del à la surface de la cellule, ce qui augmente l’activité de la protéine CFTR, mesurée par le transport du chlorure à médiation CFTR.
Analyse du transport du chlorure par le canal CFTR dans des cellules thyroïdiennes de rat Fisher (FRT) exprimant la protéine CFTR mutée
La réponse de la protéine CFTR mutée à l’association éléxacaftor/tézacaftor/ivacaftor en termes de transport du chlorure a été déterminée dans des études d’électrophysiologie en chambre Ussing menées avec un panel de lignées cellulaires FRT transfectées avec des mutations individuelles du gène CFTR. L’association éléxacaftor/tézacaftor/ivacaftor a augmenté le transport du chlorure dans les cellules FRT exprimant les mutations de CFTR sélectionnées.
Le seuil de réponse de la protéine CFTR pour le transport du chlorure in vitro était défini comme une augmentation nette d’au moins 10 % de l’activité normale de la protéine par rapport à la valeur initiale parce qu’elle est prédictive ou qu’il est raisonnablement attendu qu’elle soit prédictive du bienfait clinique. Pour chaque mutation, l’amplitude de la variation nette du transport du chlorure par la protéine CFTR in vitro par rapport à la valeur initiale n’est pas corrélée à l’amplitude de la réponse clinique. Le système FRT ne permet pas de tester toutes les mutations, mais un bienfait clinique peut être observé chez les patients porteurs de certaines mutations non éligibles au test dans ce système.
Les résultats cliniques concordaient avec les résultats in vitro et indiquent qu’une seule mutation répondant à l’association éléxacaftor/tézacaftor/ivacaftor suffit pour l’obtention d’une réponse clinique significative.
Le Tableau 12 présente la liste des mutations du gène CFTR qui répondent à l’association éléxacaftor/tézacaftor/ivacaftor sur la base de la réponse clinique et/ou sur la base des données in vitro dans les cellules FRT indiquant que l’association augmente d’au moins 10 % l’activité normale de la protéine par rapport à la valeur initiale. La détection chez un patient de certaines des mutations du gène CFTR énumérées dans le Tableau 12 ne doit pas remplacer le diagnostic de fibrose kystique ni être utilisée comme seul déterminant à des fins de prescription.
| Tableau 12 – Liste des mutations du gène CFTR répondant à TRIKAFTA | ||||
| 3141del9 | E588V | H139R | P574H | S341P |
| 546insCTA | E822K† | H199Y | Q98R | S364P |
| 711+3A→G | F191V | H1054D | Q237E† | S492F |
| 2789+5G→A | F311del† | H1085P | Q237H† | S549N† |
| 3272-26A→G | F311L† | H1085R | Q359R† | S549R† |
| 3849+10kbC→T | F508C; S1251N *† | H1375P† | Q1291R† | S737F† |
| A46D | F508del | I336K | R74Q | S912L |
| A120T† | F575Y | I502T | R74W† | S945L† |
| A234D† | F1016S | I601F | R74W;D1270N * | S977F† |
| A349V† | F1052V† | I618T | R74W;V201M * | S1159F† |
| A455E | F1074L† | I980K | R74W;V201M; D1270N * | S1159P† |
| A554E | F1099L | I1269N | R117C† | S1251N† |
| A1006E | G27R | I1366N | R117G† | S1255P† |
| A1067T† | G85E | L15P | R117H† | T338I† |
| D110E† | G126D | L165S | R117L† | T1036N |
| D110H† | G178R† | L206W | R117P† | V201M |
| D192G† | G194R† | L346P | R258G | V232D† |
| D443Y | G194V | L453S | R334L | V456A |
| D443Y;G576A; R668C * | G314E† | L967S† | R334Q | V456F |
| D579G† | G463V | L1077P | R347H† | V1153E |
| D614G | G480C | L1324P | R347L† | V1240G |
| D924N† | G551D† | L1335P | R347P | W361R |
| D979V | G551S† | L1480P† | R352Q† | W1098C |
| D1152H† | G622D | M265R | R352W | W1282R† |
| D1270N† | G628R | M952I† | R933G† | Y109N |
| E56K | G970D† | M952T† | R1066H | Y161D |
| E60K | G1061R | M1101K | R1070Q† | Y161S |
| E92K | G1069R† | N1303K | R1070W† | Y563N |
| E116K | G1244E† | P5L | R1283M† | Y1032C† |
| E193K† | G1249R† | P67L | R1283S | |
| E474K | G1349D† | P205S | S13F | |
Les mutations du gène CFTR pour lesquelles il existe des données cliniques significatives de l’efficacité de l’association éléxacaftor/tézacaftor/ivacaftor, indépendamment de la mutation sur le deuxième allèle, sont soulignées. * Mutations complexes ou composites où un seul allèle du gène CFTR porte plusieurs mutations ; celles-ci sont observées indépendamment de la présence de mutations sur l’autre allèle. † Mutations du gène CFTR pour lesquelles une réponse in vitro a également été démontrée avec ivacaftor seul. | ||||
10.2 Pharmacodynamie
Effets sur le chlorure dans la sueur
Dans l’étude 445-102 (patients porteurs d’une mutation F508del sur un allèle et d’une mutation sur le deuxième allèle entraînant soit l’absence de protéines CFTR, soit la présence de protéines CFTR ne répondant pas à l’ivacaftor et à l’association tézacaftor/ivacaftor [patients hétérozygotes pour la mutation F508del et dont la mutation est associée à une activité minimale]), la différence entre le traitement par TRIKAFTA et le placebo quant à la variation absolue moyenne de la concentration de chlorure dans la sueur entre le début de l’étude et la semaine 24 était de -41,8 mmol/L (IC à 95 % : -44,4 à -39,3; p < 0,0001).
Dans l’étude 445-103 (patients homozygotes pour la mutation F508del), la différence entre le traitement par TRIKAFTA et le traitement par l’association tézacaftor/ivacaftor et l’ivacaftor pour ce qui est de la variation absolue moyenne de la concentration de chlorure dans la sueur entre le début de l’étude et la semaine 4 était de -45,1 mmol/L (IC à 95 % : -50,1 à -40,1; p < 0,0001).
Dans l’étude 445-104 (patients hétérozygotes pour la mutation F508del et présentant une mutation sur le deuxième allèle associée à un dysfonctionnement de l’activation du canal ou à une activité résiduelle de la protéine CFTR), après une période préliminaire de 4 semaines de traitement par l’ivacaftor ou l’association tézacaftor/ivacaftor, la variation absolue moyenne de la concentration de chlorure dans la
sueur entre le début de l’étude et la semaine 8 dans le groupe TRIKAFTA était de -22,3 mmol/L (IC à 95 % : -24,5 à -20,2; p < 0,0001). La différence entre les traitements pour ce qui est du groupe TRIKAFTA et du groupe témoin (groupe ivacaftor ou groupe tézacaftor/ivacaftor) était de -23,1 mmol/L (IC à 95 % : -26,1 à -20,1; p < 0,0001).
Dans l’étude 445-106 (menée auprès de patients âgés de 6 à moins de 12 ans, homozygotes pour la mutation F508del ou hétérozygotes pour la mutation F508del et dont la mutation est associée à une activité minimale), la variation absolue moyenne de la concentration de chlorure de la sueur entre le début de l’étude et la semaine 24 était de -60,9 mmol/L (IC à 95 % : -63,7 à -58,2).
Dans l’étude 445-111 (menée auprès de patients âgés de 2 à moins de 6 ans, homozygotes pour la mutation F508del ou hétérozygotes pour la mutation F508del et dont la mutation est associée à une activité minimale), la variation absolue moyenne de la concentration de chlorure de la sueur entre le début de l’étude et la semaine 24 était de -57,9 mmol/L (IC à 95 % : -61,3 à -54,6).
Dans l’étude 445-124 (menée auprès de patients âgés de 6 ans et plus porteurs d’une mutation autre que F508del répondant à l’association éléxacaftor/tézacaftor/ivacaftor éligible [voir le Tableau 21]), la variation absolue moyenne de la concentration de chlorure dans la sueur jusqu’à la semaine 24 par rapport à la valeur initiale dans le groupe TRIKAFTA comparativement au groupe placebo était de -28,3 mmol/L (IC à 95 % : -32,1 à -24,5 mmol/L; p < 0,0001).
Effets cardiovasculaires
Électrophysiologie cardiaque
Éléxacaftor : Dans une étude sur les évaluations électrocardiographiques menée à répartition aléatoire, à double insu, contrôlée par placebo et comparateur actif, en mode parallèle (avec permutation de cohortes emboîtées pour le comparateur actif et le placebo) auprès de sujets en bonne santé (N = 32/traitement), l’éléxacaftor a été administré à la dose thérapeutique de 200 mg une fois par jour pendant 7 jours, puis à une dose suprathérapeutique de 400 mg une fois par jour pendant 7 autres jours. Aucun effet important de l’éléxacaftor sur l’intervalle QTcF, la durée du complexe QRS, l’intervalle PR ou la fréquence cardiaque n’a été observé après 7 jours de traitement aux doses de 200 mg ou de 400 mg une fois par jour. Aucun effet significatif de l’éléxacaftor sur la fréquence cardiaque n’a été observé après 7 jours de traitement à la dose de 200 mg une fois par jour. Au 7e jour de traitement à la dose suprathérapeutique de 400 mg une fois par jour, la fréquence cardiaque a augmenté, la différence par rapport au placebo quant à la variation moyenne de la fréquence cardiaque depuis le début de l’étude étant de 4 à 7 bpm.
Tézacaftor : Dans une étude sur les évaluations électrocardiographiques menée à répartition aléatoire, à double insu, contrôlée par placebo et comparateur actif, en mode parallèle (avec permutation de cohortes emboîtées pour le comparateur actif et le placebo) auprès de sujets en bonne santé (N = 48/traitement), le tézacaftor a été administré à la dose thérapeutique de 100 mg une fois par jour les jours 1 à 7, et à une dose suprathérapeutique de 300 mg une fois par jour les jours 8 à 14. Aux jours 7 et 14, aucun effet important sur l’intervalle QTcF, la durée du complexe QRS, l’intervalle PR ou la fréquence cardiaque n’a été observé.
Ivacaftor : Dans une étude sur les évaluations électrocardiographiques menée à double insu, à répartition aléatoire, contrôlée par placebo et comparateur actif, avec quatre périodes de permutation auprès de sujets en bonne santé (N = 72), les traitements par l’ivacaftor à 150 mg deux fois par jour (dose thérapeutique) et à 450 mg deux fois par jour (3 fois la dose thérapeutique) administrés pendant 5 jours n’ont pas été associés à un effet important sur l’intervalle QTcF, la durée du complexe QRS, l’intervalle PR ou la fréquence cardiaque.
10.3 Pharmacocinétique
Le profil pharmacocinétique de l’éléxacaftor, du tézacaftor et de l’ivacaftor est similaire chez les sujets adultes en bonne santé et les patients atteints de FK. À la suite de l’instauration d’une dose uniquotidienne d’éléxacaftor et de tézacaftor ainsi que d’une dose biquotidienne d’ivacaftor, les concentrations plasmatiques d’éléxacaftor, de tézacaftor et d’ivacaftor ont atteint l’état d’équilibre après environ 7 jours pour l’éléxacaftor, 8 jours pour le tézacaftor et 3 à 5 jours pour l’ivacaftor. À la suite de l’administration de l’association éléxacaftor/tézacaftor/ivacaftor pour atteindre l’état d’équilibre, le coefficient d’accumulation est d’environ 3,6 pour l’éléxacaftor, de 2,8 pour le tézacaftor et de 4,7 pour l’ivacaftor. Les principaux paramètres pharmacocinétiques de l’éléxacaftor, du tézacaftor et de l’ivacaftor à l’état d’équilibre sont présentés dans le Tableau 13.
| Tableau 13 – Paramètres pharmacocinétiques moyens (É.-T.) de l’éléxacaftor, du tézacaftor et de l’ivacaftor à l’état d’équilibre chez des personnes âgées de 12 ans et plus | ||||||
| Posologie | Médicament | Cmax (μg h/mL) | Demi-vie (t½) terminale (h) | ASC0-24 h ou ASC0-12 h (μg h/mL)* | Clairance apparente (L/h) | Clairance Volume apparent (L) |
Éléxacaftor 200 mg et tézacaftor 100 mg une fois par jour/ivacaftor 150 mg toutes les 12 heures | Éléxacaftor | 9,15 (2,09) | 24,7 (4,87) | 162 (47,5) | 1,18 (0,29) | 53,7 (17,7) |
| Tézacaftor | 7,67 (1,68) | 60,3 (15,7) | 89,3 (23,2) | 0,79 (0,10) | 82,0 (22,3) | |
| Ivacaftor | 1,24 (0,34) | 13,1 (2,98) | 11,7 (4,01) | 10,2 (3,13) | 293 (89,8) | |
| * ASC0-24 h pour l’éléxacaftor et le tézacaftor et ASC0-12 h pour l’ivacaftor É.-T. = écart-type; ASC = aire sous la courbe; Cmax = concentration maximale | ||||||
Absorption : La biodisponibilité absolue de l’éléxacaftor administré par voie orale chez les personnes non à jeun est d’environ 80 %. Après l’absorption de l’éléxacaftor, le temps médian (plage) avant l’atteinte de la concentration maximale (tmax) est d’environ 6 heures (4 à 12 heures), comparativement à environ 3 heures (2 à 4 heures) et 4 heures (3 à 6 heures) pour le tézacaftor et l’ivacaftor, respectivement.
Après l’administration de comprimés d’éléxacaftor à 100 mg avec des aliments à teneur modérée en matières grasses et en calories, l’ASCT et la Cmax ont augmenté d’environ 149 % et 262 %, comparativement à l’administration à jeun. Selon les études précédentes menées sur SYMDEKOMD et KALYDECOMD, l’ASCT et la Cmax de l’ivacaftor ont augmenté d’environ 173 à 228 % et de 200 à 332 %, respectivement, mais étaient équivalentes dans le cas du tézacaftor, dans des conditions d’alimentation à teneur élevée en matières grasses et en calories, comparativement à l’administration à jeun.
L’effet des aliments contenant diverses teneurs en calories et en matières grasses sur un comprimé d’association à teneur fixe contenant 100 mg d’éléxacaftor, 50 mg de tézacaftor et 75 mg d’ivacaftor deutéré a aussi été déterminé. À l’exception de la deutération de l’ivacaftor, la préparation du comprimé d’association à teneur fixe contenant de l’ivacaftor deutéré n’était pas significativement différente de celle du comprimé de base d’association à teneur fixe TRIKAFTA, et l’effet des aliments sur la pharmacocinétique de l’ivacaftor et de l’ivacaftor deutéré se situe dans des plages similaires. Après l’administration de deux comprimés d’association à teneur fixe de 100 mg d’éléxacaftor/50 mg de tézacaftor/75 mg d’ivacaftor deutéré avec des aliments à faible teneur en matières grasses et en calories, on a observé une augmentation de l’ASCT et de la Cmax de l’éléxacaftor et de l’ivacaftor deutéré
d’environ 55 % et 126 %, et d’environ 120 % et 299 %, respectivement, comparativement à l’administration à jeun. Lorsque la même dose de comprimés d’association à teneur fixe de 100 mg d’éléxacaftor/50 mg de tézacaftor/75 mg d’ivacaftor deutéré a été administrée avec des aliments à teneur modérée en matières grasses et en calories, un effet plus important des aliments a été observé sur la vitesse et l’ampleur de l’absorption par rapport à l’administration dans des conditions de jeûne, de sorte que l’ASCT et la Cmax de l’éléxacaftor et de l’ivacaftor deutéré ont augmenté d’environ 108 % et 293 %, et d’environ 226 % et 519 %, respectivement. La vitesse et l’ampleur de l’absorption du tézacaftor étaient équivalentes lorsque le produit était administré à jeun et avec des aliments (pour les deux types de repas) (voir 4 Posologie et administration).
Distribution : Plus de 99 % de l’éléxacaftor et environ 99 % du tézacaftor se lient aux protéines plasmatiques, principalement l’albumine dans les deux cas. Environ 99 % de l’ivacaftor se lie aux protéines plasmatiques, principalement l’albumine, ainsi qu’à la glycoprotéine alpha 1-acide et la gammaglobuline humaine. Après l’administration orale de TRIKAFTA, le volume de distribution moyen apparent (± É.-T.) de l’éléxacaftor, du tézacaftor et de l’ivacaftor était de 53,7 L (17,7), de 82,0 L (22,3) et de 293 L (89,8), respectivement. Aucun partitionnement préférentiel de l’éléxacaftor, du tézacaftor et de l’ivacaftor dans les globules rouges humains n’a été observé.
Métabolisme : L’éléxacaftor est largement métabolisé chez l’humain, principalement par le CYP3A4/5. À la suite de l’administration par voie orale d’une dose unique de 200 mg d’éléxacaftor marqué au 14C à des sujets de sexe masculin en bonne santé, le M23-ELX était le seul principal métabolite présent dans la circulation. Le M23-ELX possède une puissance comparable à celle de l’éléxacaftor et est donc considéré comme un métabolite actif sur le plan pharmacologique.
Le tézacaftor est largement métabolisé chez l’humain, principalement par le CYP3A4/5. À la suite de l’administration par voie orale d’une seule dose de 100 mg de tézacaftor marqué au 14C chez des sujets de sexe masculin en bonne santé, le M1-TEZ, le M2-TEZ et le M5-TEZ constituaient les trois principaux métabolites du tézacaftor présents dans la circulation chez l’humain. Le M1-TEZ possède une puissance comparable à celle du tézacaftor et est donc considéré comme un métabolite actif sur le plan pharmacologique. Le M2-TEZ est beaucoup moins actif sur le plan pharmacologique que le tézacaftor ou le M1-TEZ, et le M5-TEZ n’est pas considéré comme ayant une activité pharmacologique. Un autre métabolite mineur présent dans la circulation, le M3-TEZ, est formé par la glucuronidation directe du tézacaftor.
L’ivacaftor est aussi largement métabolisé chez l’humain. Les résultats d’études in vitro et in vivo montrent que l’ivacaftor est principalement métabolisé par le CYP3A4/5. Ses deux principaux métabolites chez l’humain sont le M1-IVA et le M6-IVA. Le M1-IVA possède environ un sixième de la puissance de l’ivacaftor et est donc considéré comme un métabolite actif sur le plan pharmacologique. Le M6-IVA n’est pas considéré comme ayant une activité pharmacologique.
Élimination : À la suite de l’administration de doses multiples à des personnes non à jeun, les valeurs de clairance apparente moyennes (± É.-T.) de l’éléxacaftor, du tézacaftor et de l’ivacaftor à l’état d’équilibre étaient de 1,18 (0,29) L/h, de 0,79 (0,10) L/h et de 10,2 (3,13) L/h, respectivement. La demi-vie terminale moyenne (É.-T.) de l’éléxacaftor, du tézacaftor et de l’ivacaftor à la suite de l’administration de comprimés d’association à teneur fixe d’éléxacaftor/tézacaftor/ivacaftor est d’environ 24,7 (4,87) heures, de 60,3 (15,7) heures et de 13,1 (2,98) heures, respectivement. La demi-vie effective moyenne (É.-T.) de l’éléxacaftor, du tézacaftor et de l’ivacaftor à la suite de l’administration de comprimés d’association à teneur fixe d’éléxacaftor/tézacaftor/ivacaftor est d’environ 27,4 (9,31) heures, de 25,1 (4,93) heures et de 15,0 (3,92) heures, respectivement.
Suivant l’administration par voie orale de l’éléxacaftor marqué au 14C seul, l’essentiel de l’éléxacaftor (87,3 %) a été éliminé dans les fèces, principalement sous forme de métabolites.
À la suite de l’administration par voie orale de tézacaftor marqué au 14C seul, la majorité de la dose (72 %) a été excrétée (sous forme inchangée ou de M2-TEZ) dans les fèces, et environ 14 % de la dose a été récupérée dans l’urine (principalement sous forme de M2-TEZ). Le pourcentage de récupération global moyen de la dose était donc de 86 %, et ce, jusqu’à 26 jours suivant l’administration.
Suivant l’administration orale d’ivacaftor marqué au 14C seul, la majorité de la dose d’ivacaftor (87,8 %) a été éliminée dans les fèces après la conversion métabolique.
Une proportion négligeable d’éléxacaftor, de tézacaftor et d’ivacaftor était excrétée inchangée dans l’urine.
Populations et états pathologiques particuliers
Enfants et adolescents (< 18 ans) : L’exposition à l’éléxacaftor, au tézacaftor et à l’ivacaftor observée dans les études de phase 3, déterminée à l’aide d’une analyse pharmacocinétique populationnelle, est présentée par groupe d’âge et par dose administrée au Tableau 14. L’exposition à l’éléxacaftor, au tézacaftor et à l’ivacaftor chez les patients âgés de 2 à moins de 18 ans se situe dans la plage observée chez les patients âgés de 18 ans et plus.
| Tableau 14 – Exposition moyenne (É.-T.) à l’éléxacaftor, au tézacaftor et à l’ivacaftor observée à l’état d’équilibre établie par groupe d’âge et par dose administrée | ||||
| Groupe d’âge (N) | Posologie | ASC0-24 h,éé de l’éléxacaftor (μg·h/mL) | ASC0-24 h,éé du tézacaftor (μg·h/mL) | ASC0-12 h,éé (μg·h/mL) de l’ivacaftor |
| Patients âgés de 2 à < 6 ans, < 14 kg (N = 16) | Éléxacaftor 80 mg qd/ tézacaftor 40 mg qd/ ivacaftor 60 mg qam et ivacaftor 59,5 mg qpm | 128 (24,8) | 87,3 (17,3) | 11,9 (3,86) |
| Patients âgés de 2 à < 6 ans, ≥ 14 kg (N = 59) | Éléxacaftor 100 mg qd/ tézacaftor 50 mg qd/ ivacaftor 75 mg q12h | 138 (47,0) | 90,2 (27,9) | 13,0 (6,11) |
| Patients âgés de 6 à < 12 ans, < 30 kg (N = 36) | Éléxacaftor 100 mg qd/ tézacaftor 50 mg qd/ ivacaftor 75 mg q12h | 116 (39,4) | 67,0 (22,3) | 9,78 (4,50) |
| Patients âgés de 6 à < 12 ans, ≥ 30 kg (N = 30) | Éléxacaftor 200 mg qd/ tézacaftor 100 mg qd/ ivacaftor 150 mg q12h | 195 (59,4) | 103 (23,7) | 17,5 (4,97) |
| Adolescents (12 à < 18 ans) (N = 72) | Éléxacaftor 200 mg qd/ tézacaftor 100 mg qd/ ivacaftor 150 mg q12h | 147 (36,8) | 88,8 (21,8) | 10,6 (3,35) |
| Adultes (≥ 18 ans) (N = 179) | Éléxacaftor 200 mg qd/ tézacaftor 100 mg qd/ ivacaftor 150 mg q12h | 168 (49,9) | 89,5 (23,7) | 12,1 (4,17) |
| qd = une fois par jour, qam = une fois tous les matins, qpm = une fois tous les soirs, q12h = toutes les 12 heures, É.-T. = écart-type, ASC = aire sous la courbe | ||||
Enfants (< 2 ans) : Santé Canada ne dispose d’aucune donnée chez les patients de moins de 2 ans; par conséquent, l’indication d’utilisation chez les enfants de ce groupe d’âge n’est pas autorisée par Santé Canada (voir 7.1 Populations particulières).
Personnes âgées (≥ 65 ans) : Le nombre de patients de 65 ans et plus participant aux études cliniques sur TRIKAFTA était insuffisant et ne permettait pas de déterminer si la réponse de ces patients est différente de celles des patients plus jeunes (voir 7.1 Populations particulières).
Sexe : D’après une analyse pharmacocinétique populationnelle, l’exposition à l’éléxacaftor, au tézacaftor et à l’ivacaftor est similaire chez les hommes et les femmes.
Grossesse ou allaitement : La portée de l’exposition des femmes enceintes à TRIKAFTA dans le cadre des études cliniques était très limitée. Aucune étude adéquate et bien contrôlée sur l’emploi de TRIKAFTA chez la femme enceinte n’a été réalisée. Comme les études sur la reproduction animale ne permettent pas toujours de prédire la réponse chez l’humain, TRIKAFTA ne doit être utilisé chez la femme enceinte que si les bienfaits escomptés surpassent les risques éventuels (voir 7.1 Populations particulières).
L’éléxacaftor, le tézacaftor et l’ivacaftor sont excrétés dans le lait des rates lactantes. Comme on ignore si l’éléxacaftor, le tézacaftor et l’ivacaftor ou leurs métabolites sont excrétés dans le lait humain, TRIKAFTA ne doit être utilisé pendant l’allaitement que si les bienfaits potentiels pour la patiente surpassent les risques éventuels pour le nourrisson (voir 7.1 Populations particulières).
Insuffisance hépatique : L’éléxacaftor seul ou en association avec le tézacaftor et l’ivacaftor n’a pas été étudié chez des sujets atteints d’insuffisance hépatique grave (stade C de la classification de Child-Pugh, soit un score de 10 à 15). Suivant l’administration de doses multiples de l’association éléxacaftor/tézacaftor/ivacaftor pendant 10 jours, les sujets ayant une fonction hépatique modérément altérée (stade B de la classification de Child-Pugh, soit un score de 7 à 9) présentaient une ASC plus élevée d’environ 25 % et une Cmax plus élevée de 12 % pour l’éléxacaftor, une ASC plus élevée de 20 %, mais une Cmax comparable pour le tézacaftor, et une ASC de 1,5 fois supérieure et une Cmax plus élevée de 10 % pour l’ivacaftor, comparativement aux sujets en bonne santé appariés selon les caractéristiques démographiques (voir le Tableau 2 aux sections 4.2 Posologie recommandée et ajustement posologique, 7 Mises en garde et précautions et 8.5 Effets indésirables observés après la commercialisation).
Tézacaftor et ivacaftor
Suivant l’administration de doses multiples de tézacaftor et d’ivacaftor pendant 10 jours, les sujets présentant une fonction hépatique modérément altérée affichaient une ASC plus élevée d’environ 36 % et une Cmax plus élevée de 10 % pour le tézacaftor, et une ASC 1,5 fois supérieure, mais une Cmax comparable pour l’ivacaftor, comparativement aux sujets en bonne santé appariés selon les caractéristiques démographiques.
Ivacaftor
Dans une étude menée sur l’ivacaftor seul, la Cmax de l’ivacaftor était similaire chez les sujets présentant une fonction hépatique modérément altérée et les sujets en bonne santé appariés selon les caractéristiques démographiques, mais l’ASC0-∞ était environ 2,0 fois plus élevée chez les premiers que chez les seconds.
Insuffisance rénale : L’éléxacaftor seul ou en association avec le tézacaftor et l’ivacaftor n’a pas été étudié chez des patients atteints d’insuffisance rénale grave (DFGe : < 30 mL/min/1,73 m2) ou d’insuffisance rénale au stade ultime.
Dans le cadre d’études de pharmacocinétique sur l’éléxacaftor, le tézacaftor et l’ivacaftor menées chez l’humain, une proportion minime d’éléxacaftor, de tézacaftor et d’ivacaftor a été éliminée dans l’urine (seulement 0,23 %, 13,7 % [0,79 % sous forme inchangée] et 6,6 % de la radioactivité totale, respectivement).
D’après une analyse pharmacocinétique populationnelle, l’exposition à l’éléxacaftor chez les patients atteints d’insuffisance rénale légère (N = 75; DFGe : 60 à < 90 mL/min/1,73 m2) était comparable à celle des patients ayant une fonction rénale normale (N = 341; DFGe : 90 mL/min/1,73 m2 ou supérieur).
Dans une analyse pharmacocinétique populationnelle menée auprès de 817 patients ayant reçu le tézacaftor seul ou en association avec l’ivacaftor dans le cadre d’études de phase 2 ou 3, la présence d’une insuffisance rénale légère (N = 172; DFGe : 60 à < 90 mL/min/1,73 m2) ou d’une insuffisance rénale modérée (N = 8; DFGe : 30 à < 60 mL/min/1,73 m2) n’a pas eu d’effet significatif sur la clairance du tézacaftor (voir 7 Mises en garde et précautions).
11 Conservation, stabilité et mise au rebut
Conserver à une température égale ou inférieure à 30 °C. Garder hors de la portée et de la vue des enfants.
Mise au rebut de médicaments inutilisés ou périmés :
Aucune exigence particulière quant à la mise au rebut.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune des substances médicamenteuses : éléxacaftor/tézacaftor/ivacaftor
Nom chimique : éléxacaftor : N-(1,3-diméthyl-1H-pyrazole-4-sulfonyl)-6-[3-(3,3,3-trifluoro-2,2-diméthylpropoxy)-1H-pyrazol-1-yl]-2-[(4S)-2,2,4-triméthylpyrrolidine-1-yl]pyridine-3-carboxamide
tézacaftor : 1-(2,2-difluoro-2H-1,3-benzodioxol-5-yl)-N-{1-[(2R)-2,3-dihydroxypropyl]-6-fluoro-2-(1-hydroxy-2-méthylpropan-2-yl)-1H-indol-5-yl}cyclopropane-1-carboxamide
ivacaftor : N-(2,4-di-tert-butyl-5-hydroxyphényl)-1,4-dihydro-4-oxoquinoline-3-carboxamide
Formule moléculaire et masse moléculaire : éléxacaftor : C26H34N7O4SF3; 597,66 tézacaftor : C26H27N2F3O; 520,50 ivacaftor : C24H28N2O3; 392,49
Formule développée :
éléxacaftor
tézacaftor
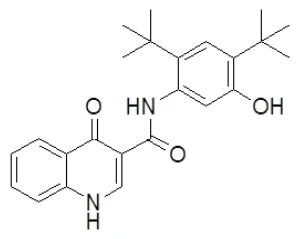
ivacaftor
Propriétés physicochimiques : L’éléxacaftor est un solide cristallin blanc qui est presque insoluble dans l’eau (< 1 mg/mL).
Le tézacaftor est une poudre blanche à blanc cassé qui est presque insoluble dans l’eau (< 5 µg/mL).
L’ivacaftor est une poudre blanche à blanc cassé qui est presque insoluble dans l’eau (< 0,05 µg/mL).
14 Études cliniques
14.1 Études cliniques par indication
L’efficacité de TRIKAFTA (éléxacaftor/tézacaftor/ivacaftor et ivacaftor) chez les patients atteints de FK a été démontrée dans six études de phase 3 : les études 445-102 et 445-124, à répartition aléatoire, à double insu et contrôlées par placebo; les études 445-103 et 445-104, à répartition aléatoire, à double insu et contrôlées par témoin actif, et les études 445-106 et 445-111, ouvertes. Des patients atteints de FK et présentant au moins une mutation F508del ou l’une des mutations répondant à TRIKAFTA énumérées dans le Tableau 21 ont participé à ces études. TRIKAFTA n’a pas été évalué dans un contexte clinique chez tous les patients hétérozygotes pour la mutation F508del.
Patients âgés de 12 ans et plus atteints de fibrose kystique (FK) présentant au moins une mutation F508del du gène CFTR
| Tableau 15 – Résumé des caractéristiques démographiques des patients dans les études cliniques menées auprès de patients atteints de FK présentant des mutations du gène CFTR | |||||
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n)* | Âge moyen (tranche) | Sexe |
Étude 445-102 (hétérozygotie pour la mutation F508del et mutation associée à une activité minimale [F/MF]) | Essai multicentrique à répartition aléatoire, à double insu et contrôlé par placebo avec groupes parallèles | Éléxacaftor 200 mg une fois par jour (qd)/tézacaftor 100 mg une fois par jour (qd)/ivacaftor 150 mg toutes les 12 heures (q12h), ou placebo Voie orale 24 semaines | 403 | 26,2 ans (12 à 64) | Masculin : 52 % Féminin : 48 % |
Étude 445-103 (homozygotie pour la mutation F508del [F/F]) | Essai multicentrique à répartition aléatoire et contrôlé par témoin actif avec groupes parallèles | Période préliminaire de 4 semaines : Tézacaftor 100 mg qd/ivacaftor 150 mg q12h Répartition aléatoire : Éléxacaftor 200 mg qd/tézacaftor 100 mg qd/ivacaftor 150 mg q12h ou Tézacaftor 100 mg qd/ivacaftor 150 mg q12h Voie orale 4 semaines | 107 | 28,4 ans (12 à 61) | Masculin : 45 % Féminin : 55 % |
Étude 445-104 (hétérozygotie pour la mutation F508del et mutation d’activation ou associée à une activité résiduelle [F/G ou F/RF]) | Essai multicentrique à répartition aléatoire et contrôlé par témoin actif avec groupes parallèles | Période préliminaire de 4 semaines : Groupe tézacaftor/ivacaftor (tézacaftor 100 mg qd/ivacaftor 150 mg q12h) ou groupe ivacaftor (ivacaftor 150 mg q12h), selon le génotype Répartition aléatoire : Éléxacaftor 200 mg qd/tézacaftor 100 mg qd/ivacaftor 150 mg q12h ou maintien du traitement par le modulateur du CFTR administré pendant la période préliminaire Voie orale 8 semaines | 258 | 37,7 ans (12 à 73) | Masculin : 50 % Féminin : 50 % |
Étude 445-102
L’étude 445-102, de 24 semaines, à répartition aléatoire, à double insu et contrôlée par placebo, a été menée auprès de patients qui présentaient une mutation F508del sur un allèle et une mutation associée à une activité minimale sur le deuxième allèle. Les patients atteints de FK admissibles à cette étude devaient présenter soit des mutations de classe I ne permettant pas de prédire la production de protéine CFTR (y compris les mutations non-sens, les mutations d’épissage canoniques et les mutations décalantes par insertion ou par délétion, qu’elles soient petites [≤ 3 nucléotides] ou non [> 3 nucléotides]), soit des mutations faux-sens qui entraînent la production d’une protéine CFTR ne transportant pas le chlorure et ne répondant pas à l’ivacaftor ni à l’association tézacaftor/ivacaftor in vitro. Les allèles d’une mutation associée à une activité minimale les plus fréquents évalués dans le cadre de l’étude étaient G542X, W1282X, R553X et R1162X; 621+1G→T, 1717-1G→A et 1898+1G→A; 3659delC et 394delTT; CFTRdele2,3; et N1303K, I507del, G85E, R347P et R560T. Un total de 403 patients âgés de 12 ans et plus (âge moyen de 26,2 ans) ont été répartis aléatoirement pour recevoir TRIKAFTA ou le placebo. Les patients présentaient un VEMS prédit à la sélection de 40 à 90 %. Le VEMS prédit moyen initial était de 61,4 % (plage de 32,3 % à 97,1 %).
Dans l’étude 445-102, le paramètre d’évaluation primaire était la variation moyenne absolue du VEMS prédit, par rapport aux valeurs initiales, jusqu’à la semaine 24. Le traitement par TRIKAFTA, comparativement au placebo, a entraîné une amélioration statistiquement significative du VEMS prédit de 14,3 points de pourcentage (IC à 95 % : 12,7 à 15,8; p < 0,0001) (voir le Tableau 16). Une amélioration moyenne du VEMS prédit a été observée lors de la première évaluation au jour 15 et s’est maintenue tout au long de la période de traitement de 24 semaines. Une amélioration du VEMS prédit a été observée chez les participants sans égard à l’âge, au VEMS prédit initial, au sexe et à la région géographique. Un total de 18 patients recevant TRIKAFTA présentaient un VEMS prédit initial < 40. L’innocuité et l’efficacité observées dans ce sous-groupe étaient comparables à celles observées dans l’ensemble de la population. Voir le Tableau 16 pour obtenir un résumé des résultats des paramètres primaire et secondaires clés.
| Tableau 16 – Analyses des paramètres primaire et secondaires clés d’évaluation de l’efficacité, ensemble d’analyse intégral (étude 445-102) | |||
| Analyse | Données statistiques | Placebo N = 203 | TRIKAFTA N = 200 |
| Paramètre primaire | |||
Variation absolue du VEMS prédit par rapport aux valeurs initiales à la semaine 24 (points de pourcentage) | Différence entre les traitements (IC à 95 %) Valeur p Variation au sein du groupe (E.-T.) | S.O. S.O. -0,4 (0,5) | 14,3 (12,7 à 15,8) p < 0,0001 13,9 (0,6) |
| Paramètres secondaires clés | |||
| Variation absolue du VEMS prédit par rapport aux valeurs initiales à la semaine 4 (points de pourcentage) | Différence entre les traitements (IC à 95 %) Valeur p Variation au sein du groupe (E.-T.) | S.O. S.O. -0,2 (0,6) | 13,7 (12,0 à 15,3) p < 0,0001 13,5 (0,6) |
| Nombre d’exacerbations pulmonaires par rapport aux valeurs initiales à la semaine 24* | Nombre d’événements (taux d’événements par année†) Rapport de taux (IC à 95 %) Valeur p | 113 (0,98) S.O. S.O. | 41 (0,37) 0,37 (0,25 à 0,55) p < 0,0001 |
| Variation absolue du taux de chlorure dans la sueur par rapport aux valeurs initiales à la semaine 24 (mmol/L) | Différence entre les traitements (IC à 95 %) Valeur p Variation au sein du groupe (E.-T.) | S.O. S.O. -0,4 (0,9) | -41,8 (-44,4 à -39,3) p < 0,0001 -42,2 (0,9) |
Variation absolue du score respiratoire au questionnaire CFQ-R par rapport aux valeurs initiales à la semaine 24 (points) | Différence entre les traitements (IC à 95 %) Valeur p Variation au sein du groupe (E.-T.) | S.O. S.O. -2,7 (1,0) | 20,2 (17,5 à 23,0) p < 0,0001 17,5 (1,0) |
| Variation absolue de l’IMC par rapport aux valeurs initiales à la semaine 24 (kg/m2) | Différence entre les traitements (IC à 95 %) Valeur p Variation au sein du groupe (E.-T.) | S.O. S.O. 0,09 (0,07) | 1,04 (0,85 à 1,23) p < 0,0001 1,13 (0,07) |
| Variation absolue du taux de chlorure dans la sueur par rapport aux valeurs initiales à la semaine 4 (mmol/L) | Différence entre les traitements (IC à 95 %) Valeur p Variation au sein du groupe (E.-T.) | S.O. S.O. 0,1 (1,0) | -41,2 (-44,0 à -38,5) p < 0,0001 -41,2 (1,0) |
| Variation absolue des scores respiratoires au questionnaire CFQ-R par rapport aux valeurs initiales à la semaine 4 (points) | Différence entre les traitements (IC à 95 %) Valeur p Variation au sein du groupe (E.-T.) | S.O. S.O. -1,9 (1,1) | 20,1 (16,9 à 23,2) p < 0,0001 18,1 (1,1) |
VEMS : volume expiratoire maximal par seconde; IC : intervalle de confiance; E.-T. : erreur-type; S.O. : sans objet; CFQ-R : Cystic Fibrosis Questionnaire-Revised (questionnaire modifié sur la fibrose kystique); IMC : indice de masse corporelle. * Une exacerbation pulmonaire était définie par un changement d’antibiothérapie (intraveineuse, par inhalation ou orale) en raison de la présence d’au moins 4 des 12 signes ou symptômes prédéfinis touchant les sinus ou les poumons. † Taux d’événements estimé par année calculé sur 48 semaines par année. | |||
Étude 445-103
L’étude 445-103, de 4 semaines, à répartition aléatoire, à double insu et contrôlée par témoin actif, a été menée auprès de patients homozygotes pour la mutation F508del. Un total de 107 patients âgés de 12 ans et plus (âge moyen de 28,4 ans) ont reçu l’association tézacaftor/ivacaftor et l’ivacaftor
(tézacaftor/ivacaftor) pendant une période préliminaire ouverte de 4 semaines, puis ont été répartis aléatoirement pour recevoir TRIKAFTA ou l’association tézacaftor/ivacaftor pendant une période de traitement à double insu de 4 semaines. Les patients présentaient un VEMS prédit à la sélection de 40 à 90 %. Le VEMS prédit moyen initial, après la période préliminaire avec l’association tézacaftor/ivacaftor, était de 60,9 % (plage : 35,0 %, 89,0 %).
Dans l’étude 445-103, le paramètre d’évaluation primaire était la variation moyenne absolue du VEMS prédit, par rapport aux valeurs initiales, à la semaine 4 de la période de traitement à double insu. Le traitement par TRIKAFTA, comparativement au schéma composé de l’association tézacaftor/ivacaftor, a entraîné une amélioration statistiquement significative du VEMS prédit de 10,0 points de pourcentage (IC à 95 % : 7,4 à 12,6; p < 0,0001) (voir le Tableau 17). Une amélioration du VEMS prédit a été observée chez les participants sans égard à l’âge, au sexe, au VEMS prédit initial et à la région géographique. Voir le Tableau 17 pour obtenir un résumé des résultats des paramètres primaire et secondaires clés.
| Tableau 17 – Analyses des paramètres primaire et secondaires clés d’évaluation de l’efficacité, ensemble d’analyse intégral (étude 445-103) | |||
| Analyse† | Données statistiques | Tézacaftor/ ivacaftor* N = 52 | TRIKAFTA N = 55 |
| Paramètre primaire | |||
| Variation absolue du VEMS prédit par rapport aux valeurs initiales à la semaine 4 (points de pourcentage) | Différence entre les traitements (IC à 95 %) Valeur p Variation au sein du groupe (E.-T.) | S.O. S.O. 0,4 (0,9) | 10,0 (7,4 à 12,6) p < 0,0001 10,4 (0,9) |
| Paramètres secondaires clés | |||
| Variation absolue du taux de chlorure dans la sueur par rapport aux valeurs initiales à la semaine 4 (mmol/L) | Différence entre les traitements (IC à 95 %) Valeur p Variation au sein du groupe (E.-T.) | S.O. S.O. 1,7 (1,8) | -45,1 (-50,1 à -40,1) p < 0,0001 -43,4 (1,7) |
Variation absolue des scores respiratoires au questionnaire CFQ-R par rapport aux valeurs initiales à la semaine 4 (points) | Différence entre les traitements (IC à 95 %) Valeur p Variation au sein du groupe (E.-T.) | S.O. S.O. -1,4 (2,0) | 17,4 (11,8 à 23,0) p < 0,0001 16,0 (2,0) |
VEMS : volume expiratoire maximal par seconde; IC : intervalle de confiance; E.-T. : erreur-type; S.O. : sans objet; CFQ-R : Cystic Fibrosis Questionnaire-Revised (questionnaire modifié sur la fibrose kystique). * Schéma composé de l’association tézacaftor/ivacaftor et de l’ivacaftor. † Les valeurs initiales pour les paramètres d’évaluation primaire et secondaires clés correspondent à celles obtenues à la fin de la période préliminaire de traitement de 4 semaines par l’association tézacaftor/ivacaftor. | |||
Étude 445-104
L’étude 445-104, de 8 semaines, à répartition aléatoire, à double insu et contrôlée par témoin actif, a été menée auprès de patients hétérozygotes pour la mutation F508del et présentant une mutation sur le deuxième allèle associée à un dysfonctionnement de l’activation du canal (G) ou à une activité résiduelle de la protéine CFTR (RF). Les allèles associés à une anomalie de l’activation les plus fréquents évalués dans le cadre de l’étude étaient G551D, R117H, et les allèles associés à une activité résiduelle de la protéine CFTR les plus fréquents étaient 3849+10kbC>T, 2789+5G>A, A455E, 3272-26A>G, D1152H, P67L et L206W. Un total de 258 patients âgés de 12 ans et plus ont reçu l’ivacaftor (F/G) ou l’association tézacaftor/ivacaftor (F/RF) pendant une période préliminaire ouverte de 4 semaines, puis ont reçu le médicament pendant la période de traitement. Les patients présentant le génotype F/R117H ont reçu l’ivacaftor pendant la période préliminaire. L’âge moyen au départ, après la période préliminaire, était de 37,7 ans. Les patients ont ensuite été répartis aléatoirement pour recevoir une dose de TRIKAFTA ou ont poursuivi leur traitement par le modulateur du CFTR qu’ils prenaient pendant la période préliminaire. Les patients présentaient un VEMS prédit à la sélection de 40 à 90 %. Le VEMS prédit moyen initial était de 67,6 % (plage de 29,7 % à 113,5 %).
Après une période préliminaire de 4 semaines de traitement par l’association tézacaftor/ivacaftor ou l’ivacaftor, le paramètre d’évaluation primaire de l’étude 445-104, soit la variation moyenne absolue intragroupe du VEMS prédit par rapport aux valeurs initiales jusqu’à la semaine 8, s’est traduit par une amélioration statistiquement significative du VEMS prédit de 3,7 points de pourcentage (IC à 95 % : 2,8 à 4,6; p < 0,0001) dans le groupe traité par TRIKAFTA (voir le Tableau 18). Une amélioration globale du VEMS prédit a été observée sans égard à l’âge, au sexe, au VEMS prédit initial, à la région géographique et au groupe génotypique (F/G ou F/RF).
Voir le Tableau 18 pour obtenir un résumé des résultats des paramètres primaire et secondaires dans l’ensemble de la population de l’étude.
Dans une analyse de sous-groupes de patients présentant un génotype F/G, la différence entre le traitement par TRIKAFTA (N = 50) et le traitement par l’ivacaftor (N = 45) quant à la variation moyenne absolue du VEMS prédit était de 5,8 points de pourcentage (IC à 95 % : 3,5 à 8,0). Dans une analyse de sous-groupes de patients présentant un génotype F/RF, la différence entre le traitement par TRIKAFTA (N = 82) et le traitement par l’association tézacaftor/ivacaftor (N = 81) quant à la variation moyenne absolue du VEMS prédit était de 2,0 points de pourcentage (IC à 95 % : 0,5 à 3,4). Les résultats des sous-groupes de patients présentant les génotypes F/G et F/RF quant à l’amélioration du taux de chlorure dans la sueur et du score respiratoire au questionnaire CFQ-R concordaient avec les résultats globaux.
| Tableau 18 – Analyses des paramètres primaire et secondaires clés d’évaluation de l’efficacité, ensemble d’analyse intégral (étude 445-104) | |||
| Analyse* | Données statistiques | Groupe témoin† N = 126 | TRIKAFTA N = 132 |
| Paramètre primaire | |||
| Variation absolue du VEMS prédit par rapport aux valeurs initiales à la semaine 8 (points de pourcentage) | Variation intragroupe (IC à 95 %) Valeur p | 0,2 (-0,7 à 1,1) S.O. | 3,7 (2,8 à 4,6) p < 0,0001 |
| Paramètres secondaires clés et autres | |||
| Variation absolue du taux de chlorure dans la sueur par rapport aux valeurs initiales à la semaine 8 (mmol/L) | Variation intragroupe (IC à 95 %) Valeur p | 0,7 (-1,4 à 2,8) S.O. | -22,3 (-24,5 à -20,2) p < 0,0001 |
Variation absolue du VEMS prédit par rapport aux valeurs initiales à la semaine 8 comparativement au groupe témoin (points de pourcentage) | Différence entre les traitements (IC à 95 %) Valeur p | S.O. S.O. | 3,5 (2,2 à 4,7) p < 0,0001 |
Variation absolue du taux de chlorure dans la sueur par rapport aux valeurs initiales à la semaine 8 comparativement au groupe témoin (mmol/L) | Différence entre les traitements (IC à 95 %) Valeur p | S.O. S.O. | -23,1 (-26,1 à -20,1) p < 0,0001 |
Variation absolue du score respiratoire au questionnaire CFQ-R par rapport aux valeurs initiales à la semaine 8 (points) | Variation intragroupe (IC à 95 %) | 1,6 (-0,8 à 4,1) | 10,3 (8,0 à 12,7) |
Variation absolue du score respiratoire CFQ-R par rapport aux valeurs initiales jusqu’à la semaine 8 (points) comparativement au groupe témoin | Différence entre les traitements (IC à 95 %) | S.O. | 8,7 (5,3 à 12,1) |
VEMS : volume expiratoire maximal par seconde; IC : intervalle de confiance; É.-T. : écart-type; S.O. : sans objet; CFQ-R : Cystic Fibrosis Questionnaire-Revised (questionnaire modifié sur la fibrose kystique). * Les valeurs initiales pour les paramètres d’évaluation primaire et secondaires correspondent à celles obtenues à la fin de la période préliminaire de traitement de 4 semaines par l’ivacaftor. † Groupe ivacaftor ou groupe tézacaftor/ivacaftor. | |||
Patients âgés de 6 à moins de 12 ans atteints de FK présentant au moins une mutation F508del du gène CFTR.
| Tableau 19 – Résumé des caractéristiques démographiques des patients dans les études cliniques menées auprès de patients atteints de FK présentant des mutations du gène CFTR | |||||
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n)* | Âge moyen (tranche) | Sexe |
Étude 445-106 (homozygotie pour la mutation F508del ou hétérozygotie pour la mutation F508del et mutation associée à une activité minimale [F/F ou F/MF]) | Essai multicentrique ouvert | Éléxacaftor 100 mg qd/tézacaftor 50 mg qd/ivacaftor 75 mg q12h ou Éléxacaftor 200 mg qd/tézacaftor 100 mg qd/ivacaftor 150 mg q12h, selon le poids Voie orale 24 semaines | 66 | 9,3 ans (6,1 à 12,1) | Homme : 40,9 % Femme : 59,1 % |
Étude 445-106
L’étude 445-106 était une étude ouverte de 24 semaines menée auprès de patients homozygotes pour la mutation F508del ou hétérozygotes pour la mutation F508del et dont la mutation est associée à une activité minimale. Un total de 66 patients âgés de 6 à moins de 12 ans (âge moyen au départ de 9,3 ans) ont reçu une dose de médicament en fonction de leur poids. Les patients pesant < 30 kg au départ ont reçu l’éléxacaftor 100 mg une fois par jour (qd)/tézacaftor 50 mg qd/ivacaftor 75 mg toutes les 12 heures (q12h), et les patients pesant ≥ 30 kg au départ ont reçu l’éléxacaftor 200 mg qd/tézacaftor 100 mg qd/ivacaftor 150 mg q12h. Les patients avaient un VEMS prédit ≥ 40 % et pesaient ≥ 15 kg à la sélection. Le VEMS prédit moyen initial était de 88,8 % (plage de 39,0 % à 127,1 %).
Le profil pharmacocinétique, l’innocuité et l’efficacité de TRIKAFTA chez les patients âgés de 6 à moins de 12 ans sont étayés par des données probantes provenant d’études sur TRIKAFTA menées auprès de patients âgés de 12 ans et plus (études 445-102, 445-103 et 445-104), avec des données supplémentaires provenant d’études menées auprès de patients âgés de 6 à moins de 12 ans (étude 445-106).
Le paramètre d’évaluation principal de l’innocuité et de la tolérabilité a été évalué jusqu’à la semaine 24. Le profil d’innocuité chez les patients participant à cet essai était comparable à celui observé dans les études 445-102, 445-103 et 445-104 (voir 8 Effets indésirables). Les données sur l’efficacité de TRIKAFTA chez les patients âgés de 6 à moins de 12 ans ont été extrapolées à partir des données sur l’efficacité du médicament chez les patients âgés de 12 ans et plus et sont appuyées sur les analyses pharmacocinétiques menées auprès de cette population qui ont révélé des taux d’exposition à l’éléxacaftor, au tézacaftor et à l’ivacaftor chez les patients âgés de 6 à moins de 12 ans compris dans la plage d’expositions observées chez les patients âgés de 12 ans et plus (voir 10 Pharmacologie clinique).
Patients âgés de 6 ans et plus atteints de FK présentant au moins une mutation autre que F508del répondant à l’association éléxacaftor/tézacaftor/ivacaftor éligible
| Tableau 20 – Résumé des caractéristiques démographiques des patients dans l’étude clinique menée auprès de patients atteints de FK présentant des mutations autres que F508del répondant à l'association éléxacaftor/tézacaftor/ivacaftor | |||||
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
Étude 445-124 (patients porteurs d’une mutation autre que F508del répondant à l’association ÉLX/TÉZ/IVA éligible et ne présentant pas de mutation étant un critère d’exclusion [autre qu’une mutation répondant à l’ÉLX/TÉZ/IVA]) | Essai à répartition aléatoire, à double insu, contrôlé par placebo, avec groupes parallèles | Éléxacaftor 100 mg qd/ tézacaftor 50 mg qd/ ivacaftor 75 mg q12h ou Éléxacaftor 200 mg qd/ tézacaftor 100 mg qd/ ivacaftor 150 mg q12h, selon le poids et l'âge Voie orale 24 semaines | 307 | 33,5 ans (6,3 à 87,3) | Masculin : 46,3 % Féminin : 53,7 % |
Étude 445-124
L’étude 445-124 était une étude de 24 semaines à répartition aléatoire, contrôlée par placebo, à double insu, avec groupes parallèles, menée auprès de patients âgés de 6 ans et plus. Les patients porteurs d’au moins une mutation autre que F508del répondant à l’association éléxacaftor/tézacaftor/ivacaftor éligible (voir le Tableau 21) et qui ne présentaient pas de mutation constituant un critère d’exclusion (autre qu’une mutation répondant à l’éléxacaftor/tézacaftor/ivacaftor) étaient admissibles à l’étude. Au total, 307 patients ont été inscrits et ont reçu le traitement à une posologie déterminée en fonction de l'âge et du poids. Les patients âgés de 6 à moins de 12 ans pesant < 30 kg lors de l’entrée dans l’étude ont reçu l’éléxacaftor 100 mg une fois par jour (qd)/tézacaftor 50 mg qd/ivacaftor 75 mg toutes les 12 heures (q12h). Les patients âgés de 6 à moins de 12 ans pesant ≥ 30 kg lors de l’entrée dans l’étude ont reçu l’éléxacaftor 200 mg qd/tézacaftor 100 mg qd/ivacaftor 150 mg q12h. Les patients âgés de 12 ans et plus lors de l’entrée dans l’étude ont reçu l’éléxacaftor 200 mg qd/tézacaftor 100 mg qd/ivacaftor 150 mg q12h. Les patients avaient un VEMS ≥ 40 % et ≤ 100 % de la valeur théorique et étaient âgés de 6 ans et plus lors de la sélection. Le VEMS moyen lors de la sélection était de 67,7 % (plage : 34,0 % à 108,7 %).
| Tableau 21 : Mutations du gène CFTR éligibles | ||||
| 2789+5G>A | D1152H | L997F | R117C | T338I |
| 3272-26A>G | G85E | M1101K | R347H | V232D |
| 3849+10kbC>T | L1077P | P5L | R347P | |
| A455E | L206W | R1066H | S945L | |
L’innocuité et la sécurité de TRIKAFTA chez les patients âgés de 6 ans et plus atteints de FK ne présentant pas de mutation F508del ont été évaluées (étude 445-124).
Dans l’étude 445-124, le paramètre d’évaluation principal de l’efficacité était le VEMS. Les paramètres secondaires étaient la variation du taux de chlorure dans la sueur, la variation absolue du score du domaine respiratoire du questionnaire CFQ-R, les paramètres de croissance (IMC, poids) et le nombre d’exacerbations pulmonaires. Voir le Tableau 22 pour obtenir un résumé des résultats des paramètres principal et secondaires.
| Tableau 22 – Analyses des paramètres principal et secondaires d’évaluation de l’efficacité, ensemble d’analyse intégral (étude 445-124) | |||
| Analyse | Données statistiques | Placebo N = 102 | TRIKAFTA N = 205 |
| Paramètre principal | |||
| Variation absolue du VEMS jusqu’à la semaine 24 par rapport aux valeurs initiales (points de pourcentage) | Différence entre les traitements (IC à 95 %) Valeur p Variation au sein du groupe (É.-T.) | S.O. S.O. -0,4 (0,8) | 9,2 (7,2 à 11,3) p < 0,0001 8,9 (0,6) |
| Paramètres secondaires | |||
| Variation absolue du taux de chlorure dans la sueur jusqu’à la semaine 24 par rapport aux valeurs initiales (mmol/L) | Différence entre les traitements (IC à 95 %) Valeur p Variation au sein du groupe (É.-T.) | S.O. S.O. 0,5 (1,6) | -28,3 (-32,1 à -24,5) p < 0,0001 -27,8 (1,1) |
| Variation absolue du score du domaine respiratoire du questionnaire CFQ-R jusqu’à la semaine 24 par rapport aux valeurs initiales (points) | Différence entre les traitements (IC à 95 %) Valeur p Variation au sein du groupe (É.-T.) | S.O. S.O. -2,0 (1,6) | 19,5 (15,5 à 23,5) p < 0,0001 17,5 (1,2) |
| Variation absolue de l’IMC à la semaine 24 par rapport aux valeurs initiales (kg/m2) | Différence entre les traitements (IC à 95 %) Valeur p Variation au sein du groupe (É.-T.) | S.O. S.O. 0,35 (0,09) | 0,47 (0,24 à 0,69) p < 0,0001 0,81 (0,07) |
| Variation absolue du poids à la semaine 24 par rapport aux valeurs initiales (kg/m2) | Différence entre les traitements (IC à 95 %) Valeur p Variation au sein du groupe (É.-T.) | S.O. S.O. 1,2 (0,3) | 1,3 (0,6 à 1,9) p < 0,0001 2,4 (0,2) |
| Nombre d’exacerbations pulmonaires jusqu’à la semaine 24 | Rapport de taux (IC à 95 %) Valeur p Nombre d’événements Taux d’événements par an estimé | S.O. S.O. 40 0,63 | 0,28 (0,15 à 0,51) p < 0,0001 21 0,17 |
| IMC : indice de masse corporelle; CFQ-R : Cystic Fibrosis Questionnaire-Revised; IV : intraveineux; IVA : ivacaftor; MC : moindres carrés; n : taille du sous-groupe ; N : taille totale de l’échantillon; p : probabilité; VEMS : volume expiratoire maximal par seconde en pourcentage de la valeur théorique; TEZ : tézacaftor. | |||
Patients âgés de 2 à moins de 6 ans atteints de FK présentant au moins une mutation F508del du gène CFTR.
| Tableau 23 – Résumé des caractéristiques démographiques des patients dans les études cliniques menées auprès de patients atteints de FK présentant des mutations du gène CFTR | |||||
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n)* | Âge moyen (tranche) | Sexe |
Étude 445-111 (homozygotie pour la mutation F508del ou hétérozygotie pour la mutation F508del et mutation associée à une activité minimale [F/F ou F/MF]) | Essai multicentrique ouvert | Éléxacaftor 80 mg qd/tézacaftor 40 mg qd/ivacaftor 60 mg qam et ivacaftor à 59,5 mg qpm ou Éléxacaftor 100 mg qd/tézacaftor 50 mg qd/ivacaftor 75 mg q12h, selon le poids Voie orale 24 semaines | 75 | 4,1 ans (2,1 à 6,0) | Homme : 45,3 % Femme : 54,7 % |
Étude 445-111
L’étude 445-111 était une étude ouverte de 24 semaines menée auprès de patients âgés de 2 à moins de 6 ans (âge moyen au départ de 4,1 ans). Les patients qui présentaient au moins une mutation F508del ou une mutation répondant à l’association éléxacaftor/tézacaftor/ivacaftor étaient admissibles à l’étude. Un total de 75 patients homozygotes pour la mutation F508del ou hétérozygotes pour la mutation F508del et dont la mutation est associée à une activité minimale ont été inscrits et ont reçu une dose du médicament en fonction de leur poids. Les patients pesant de 10 à < 14 kg au départ ont reçu l’éléxacaftor 80 mg une fois par jour (qd)/tézacaftor 40 mg qd/ivacaftor 60 mg une fois tous les matins et l’ivacaftor à 59,5 mg une fois tous les soirs. Les patients pesant ≥ 14 kg au départ ont reçu l’éléxacaftor 100 mg qd/tézacaftor 50 mg qd/ivacaftor 75 mg q12h.
Le profil pharmacocinétique, l’innocuité et l’efficacité de TRIKAFTA chez les patients atteints de FK âgés de 2 à moins de 6 ans sont étayés par des données probantes provenant d’études sur TRIKAFTA menées auprès de patients âgés de 12 ans et plus (études 445-102, 445-103 et 445-104), avec des données supplémentaires provenant d’une étude de phase 3 ouverte de 24 semaines menée auprès de 75 patients âgés de 2 à moins de 6 ans (étude 445-111).
Dans l’étude 445-111, le paramètre d’évaluation primaire de l’innocuité et de la tolérabilité a été évalué jusqu’à la semaine 24. Le profil d’innocuité chez les patients participant à cette étude était comparable à celui observé dans les études 445-102, 445-103, 445-104 et 445-106 (voir 8 Effets indésirables). Les paramètres secondaires étaient l’évaluation du profil pharmacocinétique et l’évaluation de l’efficacité d’après la variation absolue de la concentration de chlorure dans la sueur (voir 10.2 Pharmacodynamie) et l’indice de clairance pulmonaire (ICP2,5) entre le début de l’étude et la semaine 24. Les données sur l’efficacité de TRIKAFTA chez les patients âgés de 2 à moins de 6 ans ont été extrapolées à partir des données sur l’efficacité du médicament chez les patients âgés de 12 ans et plus et sont appuyées sur les analyses pharmacocinétiques menées auprès de cette population qui ont révélé des taux d’exposition à l’éléxacaftor, au tézacaftor et à l’ivacaftor chez les patients âgés de 2 à moins de 6 ans compris dans la plage d’expositions observées chez les patients âgés de 12 ans et plus.
Les patients participant à l’ensemble des études ont poursuivi leur traitement contre la FK (p. ex. bronchodilatateurs, antibiotiques pour inhalation, dornase alfa et solution saline hypertonique), mais ont cessé de prendre leurs modulateurs du CFTR antérieurs, à l’exception des médicaments à l’étude. Les patients avaient un diagnostic de FK et répondaient aux critères d’admissibilité de l’étude.
Ont été exclus des études 445-102, 445-103, 445-104, 445-106, 445-111 et 445-124 les patients présentant une infection pulmonaire causée par des microorganismes associés au déclin rapide de la fonction pulmonaire, soit, entre autres, Burkholderia cenocepacia, Burkholderia dolosa ou Mycobacterium abscessus, ou ayant obtenu des résultats anormaux au test de la fonction hépatique à la sélection (ALT, AST, phosphatase alcaline [PA] ou gamma-glutamyltranspeptidase [GGT] ≥ 3 fois la LSN ou taux de bilirubine totale ≥ 2 fois la LSN). Ont également été exclus de l’étude 445-111 les patients ayant un taux d’ALT ou d’AST ≥ 2 fois la LSN. Les patients participant aux études 445-102, 445-103, 445-104, 445-106, 445-111 et 445-124 étaient admissibles à passer à des études de prolongation ouverte distinctes.
16 Toxicologie non clinique
Éléxacaftor
Les données non cliniques d’études classiques sur les paramètres pharmacologiques de l’innocuité, la génotoxicité, le potentiel carcinogène et les effets de doses répétées n’ont pas révélé de risque particulier pour l’humain.
Fertilité et grossesse
L’éléxacaftor a été associé à des indices faibles de fertilité chez les mâles et les femelles, de copulation chez les mâles et de conception chez les femelles, à des doses de 75 mg/kg/jour pour les mâles (6 fois la dose maximale recommandée chez l’humain [DMRH] d’après la somme des ASC de l’éléxacaftor et de son métabolite) et de 35 mg/kg/jour pour les femelles (7 fois la DMRH d’après la somme des ASC de l’éléxacaftor et de son métabolite).
En ce qui a trait à la fertilité, la dose sans effet nocif observé (DSENO) était de 55 mg/kg/jour (2 fois la DMRH d’après la somme des ASC de l’éléxacaftor et de son métabolite) chez les rats mâles et de 25 mg/kg/jour (4 fois la DMRH d’après la somme des ASC de l’éléxacaftor et de son métabolite) chez les femelles. Chez le rat, à des doses supérieures à la dose maximale tolérée (DMT), une corrélation a été établie entre la dégénérescence et l’atrophie des tubules séminifères d’une part et, d’autre part, une oligospermie et la présence de débris cellulaires dans les épididymes. Chez le chien, une dégénérescence/atrophie bilatérale minime ou légère des tubules séminifères des testicules était présente chez les mâles ayant reçu 14 mg/kg/jour d’éléxacaftor (14 fois la DMRH d’après la somme des ASC de l’éléxacaftor et de son métabolite) et n’a pas disparu pendant la période de récupération, sans toutefois laisser d’autres séquelles. La pertinence de ces constats pour l’humain demeure inconnue.
L’éléxacaftor ne s’est pas révélé tératogène à raison de 40 mg/kg/jour chez le rat et de 125 mg/kg/jour chez le lapin (environ 9 et 4 fois, respectivement, la DMRH d’après la somme des ASC de l’éléxacaftor et de son métabolite [pour le rat], et l’ASC de l’éléxacaftor [pour le lapin]). Les constats quant au développement étaient limités à un faible poids fœtal moyen avec une dose ≥ 25 mg/kg/jour. Le passage transplacentaire de l’éléxacaftor a été observé chez la rate gravide.
Tézacaftor
Les données non cliniques d’études classiques sur les paramètres pharmacologiques de l’innocuité, la génotoxicité, le potentiel carcinogène, les effets toxiques sur la reproduction et le développement ainsi que les effets toxiques de doses répétées n’ont pas révélé de risque particulier pour l’humain. Le passage transplacentaire du tézacaftor a été observé chez la rate gravide.
Des études de toxicité menées chez de jeunes rats exposés au médicament des jours 7 à 35 suivant la naissance ont mis en évidence des cas de mortalité et d’états moribonds même à de faibles doses. Les résultats étaient liés à la dose et généralement plus graves lorsque le traitement par le tézacaftor était instauré plus tôt après la naissance. L’exposition des rats des jours 21 à 49 suivant la naissance n’a pas entraîné d’effets toxiques à la dose la plus élevée, l’exposition étant environ deux fois celle prévue chez l’humain. Le tézacaftor et son métabolite, M1-TEZ, sont des substrats de la glycoprotéine P (P-gp). La P-gp étant moins active chez les jeunes rats, les concentrations cérébrales de tézacaftor et de M1-TEZ étaient plus élevées. Ces observations ne sont pas pertinentes en ce qui concerne la population visée par l’indication, à savoir les enfants âgés de 2 ans et plus, chez laquelle l’activité de la P-gp est équivalente à celle observée chez les adultes.
Ivacaftor
Les données non cliniques d’études classiques sur les paramètres pharmacologiques de l’innocuité, la génotoxicité, le potentiel carcinogène et les effets de doses répétées n’ont pas révélé de risque particulier pour l’humain.
Fertilité et grossesse
L’ivacaftor a été associé à une réduction de l’indice de fertilité global, du nombre de gestations, du nombre de corps jaunes et de sites d’implantation ainsi qu’à des changements du cycle œstral chez les rates recevant une dose de 200 mg/kg/jour (environ 5 fois la DMRH d’après la somme des ASC de l’ivacaftor et ses métabolites). Une légère réduction du poids des vésicules séminales a été constatée chez les mâles recevant une dose de 200 mg/kg/jour (environ 7 fois la DMRH d’après la somme des ASC de l’ivacaftor et ses métabolites).
Dans une étude sur le développement avant et après la naissance menée chez des rates gravides à des doses supérieures à 100 mg/kg/jour, l’ivacaftor a donné des indices de survie et de lactation correspondant à 92 % et 98 % des valeurs témoins, respectivement, et ont entraîné une réduction du poids des ratons. Le passage transplacentaire de l’ivacaftor a été observé chez la rate et la lapine gravides.
Toxicité juvénile
Des cataractes ont été observées chez de jeunes rats ayant reçu des doses d’ivacaftor de 10 mg/kg/jour et plus (0,21 fois la DMRH d’après l’exposition générale à l’ivacaftor et à ses métabolites) du jour 7 au jour 35 suivant la naissance. On n’a pas observé de cataractes chez les fœtus de rates traitées par l’ivacaftor des jours 7 à 17 de gestation, ni chez les ratons exposés à l’ivacaftor dans une certaine mesure par l’ingestion de lait jusqu’au jour 20 suivant leur naissance, ni chez les rats âgés de 7 semaines, ni chez les chiens âgés de 3,5 à 5 mois traités par l’ivacaftor. La pertinence éventuelle de ces constats pour l’humain demeure inconnue.
Éléxacaftor/tézacaftor/ivacaftor
Dans des études sur la toxicité de doses répétées d’une association médicamenteuse, l’administration concomitante d’éléxacaftor, de tézacaftor et d’ivacaftor à des rats et à des chiens, visant à évaluer le potentiel de toxicité additive ou synergique, n’a pas produit d’effets toxiques ni d’interactions imprévus.