


Monographie de produit - Orkambi
1 INDICATIONS
ORKAMBI (lumacaftor/ivacaftor) est indiqué dans le traitement de la fibrose kystique (FK) chez les patients de 1 an et plus qui sont homozygotes pour la mutation F508del du gène régulateur de la perméabilité transmembranaire de la fibrose kystique (gène CFTR).
Emploi limité
L’efficacité et l’innocuité d’ORKAMBI n’ont pas été établies chez les patients atteints de FK autres que ceux qui sont homozygotes pour la mutation F508del.
1.1 Enfants
Enfants (< 1 an) : Santé Canada ne dispose d’aucune donnée chez les patients de moins de 1 an; par conséquent, l’utilisation d’ORKAMBI dans ce groupe d’âge n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Santé Canada ne dispose d’aucune donnée chez les patients de 65 ans et plus; par conséquent, l’utilisation d’ORKAMBI dans ce groupe d’âge n’est pas autorisée par Santé Canada.
2 CONTRE-INDICATIONS
ORKAMBI est contre-indiqué chez les patients présentant une hypersensibilité à ce médicament ou à tout autre ingrédient qui entre dans la préparation, y compris tout ingrédient non médicinal ou dans l’un des composants du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
ORKAMBI ne doit être administré qu’aux patients qui présentent une mutation du gène CFTR précisée dans la section 1 INDICATIONS.
ORKAMBI ne doit être prescrit que par des professionnels de la santé expérimentés dans le traitement de la fibrose kystique. Si le génotype du patient est inconnu, une méthode de génotypage précise et validée doit être utilisée pour confirmer la présence de la mutation F508del sur les deux allèles du gène CFTR.
Les situations suivantes peuvent influencer la posologie d’ORKAMBI :
- Insuffisance hépatique : insuffisance hépatique modérée ou grave
- Insuffisance rénale : insuffisance rénale grave ou insuffisance rénale au stade ultime
- Interactions avec des produits médicinaux : Emploi concomitant avec des inhibiteurs puissants du CYP3A
Résultats élevés aux épreuves de la fonction hépatique (taux d’alanine aminotransférase
[ALT], d’aspartate transaminase [AST]) et de bilirubine)
4.2 Dose recommandée et modification posologique
Adultes, adolescents et enfants de 1 an et plus
La dose quotidienne recommandée d’ORKAMBI chez les adultes et les enfants âgés de 1 an et plus est déterminée selon l’âge et le poids du patient, comme indiqué dans le Tableau 1.
| Tableau 1 : Posologie d’ORKAMBI selon l’âge et le poids chez les patients âgés de 1 an et plus | ||||
| Âge | Poids corporel (kg) | Dose par unité (sachet/comprimé) toutes les 12 heures | Dose d’ORKAMBI | |
| Matin | Soir | |||
| 1 à < 2 ans | 7 kg à < 9 kg | Granulés de lumacaftor 75 mg/ivacaftor 94 mg | 1 sachet | 1 sachet |
| 9 kg à < 14 kg | Granulés de lumacaftor 100 mg/ivacaftor 125 mg | |||
| ≥ 14 kg | Granulés de lumacaftor 150 mg/ivacaftor 188 mg | |||
| 2 à 5 ans | < 14 kg | Granulés de lumacaftor 100 mg/ivacaftor 125 mg | 1 sachet | 1 sachet |
| 2 à 5 ans | ≥ 14 kg | Granulés de lumacaftor 150 mg/ivacaftor 188 mg | 1 sachet | 1 sachet |
| 6 à 11 ans | - | Comprimés de lumacaftor 100 mg/ivacaftor 125 mg | 2 comprimés | 2 comprimés |
| 12 ans et plus | - | Comprimés de lumacaftor 200 mg/ivacaftor 125 mg | 2 comprimés | 2 comprimés |
L’indication d’utilisation chez les enfants de moins de 1 an n’est pas autorisée par Santé Canada (voir les sections 7.1 Populations particulières et 10.3 Pharmacocinétique).
Les granulés ou comprimés ORKAMBI doivent être pris avec des aliments contenant des matières grasses. Un repas ou une collation contenant des matières grasses doit être pris juste avant ou juste après la dose (voir la section 4.4 Administration).
Insuffisance hépatique
Aucune modification de la dose n’est nécessaire chez les patients qui présentent une insuffisance hépatique légère (stade A de la classification de Child-Pugh). Une réduction de la dose est recommandée chez les patients qui présentent une insuffisance hépatique modérée (stade B de la classification de Child-Pugh).
Aucune étude n’a été réalisée chez les patients qui présentent une insuffisance hépatique grave (stade C de la classification de Child-Pugh), mais on peut préjuger que l’exposition au médicament serait plus élevée que chez les patients qui présentent une insuffisance hépatique modérée. Par conséquent, ORKAMBI doit être utilisé avec prudence, à dose réduite, chez les patients qui présentent une insuffisance hépatique grave, après avoir soupesé les risques et les bienfaits du traitement (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire, 8 EFFETS INDÉSIRABLES et 10 PHARMACOLOGIE CLINIQUE).
Pour connaître les modifications de la dose chez les patients qui présentent une insuffisance hépatique, reportez-vous au Tableau 2.
| Tableau 2 : Recommandations relatives à la modification posologique chez les patients qui présentent une insuffisance hépatique | |||
| Insuffisance hépatique | Âge | Modification posologique* | |
| Dose du matin | Dose du soir | ||
Insuffisance hépatique légère (stade A de la classification de Child- Pugh) | 1 à 5 ans | Aucune modification posologique 1 sachet | Aucune modification posologique 1 sachet |
| 6 ans et plus | Aucune modification posologique 2 comprimés | Aucune modification posologique 2 comprimés | |
Insuffisance hépatique modérée (stade B de la classification de Child- Pugh) | 1 à 5 ans | Jour 1 : 1 sachet Jour 2 : 1 sachet | Jour 1 : 1 sachet Jour 2 : Omettre le sachet du soir |
| 6 ans et plus | 2 comprimés | 1 comprimé | |
Insuffisance hépatique grave (stade C de la classification de Child- Pugh) | 1 à 5 ans | 1 sachet de granulés par jour** | |
| 6 ans et plus | 1 comprimé | 1 comprimé | |
* Voir les doses adéquates par unité selon l’âge et le poids au Tableau 1. ** ou moins souvent
Résultats élevés aux épreuves de la fonction hépatique
Le traitement doit être interrompu et les résultats des épreuves de laboratoire doivent faire l’objet d’une étroite surveillance chez les patients dont le taux d’ALT ou d’AST se situe à plus de 5 fois la limite supérieure de la normale (LSN), en l’absence d’un taux élevé de bilirubine. Le traitement doit aussi être interrompu et les résultats des épreuves de laboratoire doivent aussi faire l’objet d’une étroite surveillance chez les patients dont les élévations du taux d’ALT ou d’AST sont plus de 3 fois la LSN, lorsque le taux de bilirubine se situe à plus de 2 fois la LSN.
Insuffisance rénale
Aucune modification posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère à modérée. La prudence est recommandée lorsqu’ORKAMBI est prescrit à des patients atteints d’insuffisance rénale grave (clairance de la créatinine inférieure ou égale à 30 mL/min) ou d’insuffisance rénale au stade ultime (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS et 10 PHARMACOLOGIE CLINIQUE).
Utilisation concomitante d’inhibiteurs du CYP3A
Aucune modification posologique n’est nécessaire lorsqu’un traitement par un inhibiteur du CYP3A est instauré chez des patients qui prennent déjà ORKAMBI. Par contre, lors de l’instauration du traitement par ORKAMBI chez des patients qui prennent déjà un inhibiteur puissant du CYP3A (p. ex., l’itraconazole), il faut réduire la dose d’ORKAMBI de sorte que le
patient prenne 1 comprimé par jour ou 1 sachet de granulés tous les 2 jours, selon le cas, pendant la première semaine de traitement. Après cette période, il faut poursuivre le traitement à la dose quotidienne recommandée.
Si le traitement par ORKAMBI est interrompu pendant plus d’une semaine, puis réinstauré en concomitance avec des inhibiteurs puissants du CYP3A, il faut réduire la dose d’ORKAMBI pour n’administrer qu’un comprimé par jour ou un sachet de granulés tous les deux jours pendant la première semaine suivant la reprise du traitement (voir la
section 9 INTERACTIONS MÉDICAMENTEUSES). Après cette période, il faut poursuivre le traitement à la dose quotidienne recommandée.
4.4 Administration
Les granulés ou comprimés ORKAMBI doivent être pris avec des aliments contenant des matières grasses. Un repas ou une collation contenant des matières grasses doit être pris juste avant ou juste après la dose.
Les repas et les collations des recommandations sur la fibrose kystique et les repas des recommandations nutritionnelles standard ont un contenu en matières grasses adéquat. Il faut prendre une portion d’aliments appropriée à l’âge et au régime alimentaire normal des patients atteints de fibrose kystique. Exemples de repas contenant des matières grasses : repas qui ont été préparés avec du beurre ou de l’huile, repas qui contiennent des œufs, des noix, des produits faits de lait entier (comme le lait entier, le lait maternel, la préparation pour nourrisson, le fromage et le yogourt) ou de la viande.
Comprimés enrobés par film
Pour utilisation orale. Il faut indiquer au patient d’avaler le comprimé en entier (le patient ne doit pas le croquer, le briser, l’écraser, ni le dissoudre).
Granulés
Pour utilisation orale. Le contenu de chaque sachet de granulés doit être mélangé en entier avec 5 mL (une cuillerée à thé) d’aliments mous ou de liquide appropriés selon l’âge du patient et consommé en entier. Quelques exemples d’aliments mous ou de liquides comprennent les fruits ou les légumes en purée, le yogourt aromatisé ou le pouding, la compote de pommes, l’eau, le lait, le lait maternel, la préparation pour nourrisson ou le jus (sauf de pamplemousse). Les aliments doivent être à une température de 5 à 25 °C. Chaque sachet est destiné à un usage unique seulement. Une fois mélangé, le produit s’est révélé stable durant une heure. Il doit donc être ingéré au cours de cette période et ne doit pas être conservé pour être utilisé plus tard.
4.5 Dose oubliée
Si moins de 6 heures se sont écoulées depuis la dose oubliée, la dose prévue d’ORKAMBI doit être prise avec des aliments contenant des matières grasses. Si plus de 6 heures se sont écoulées, il faut indiquer au patient d’attendre l’heure de la prochaine dose prévue. Les patients doivent être avisés de ne pas doubler la dose pour compenser la dose oubliée.
5 SURDOSE
La dose répétée la plus élevée utilisée dans le cadre d’un essai clinique visant à évaluer l’effet d’ORKAMBI sur les électrocardiogrammes (ÉCG) pendant 7 jours chez 49 sujets en bonne santé était de 1 000 mg de lumacaftor une fois par jour et de 450 mg d’ivacaftor q12h. Les événements indésirables signalés à une incidence accrue de ≥ 5 %, comparativement à la période d’administration de l’association lumacaftor à 600 mg/ivacaftor à 250 mg et au placebo, comprenaient les suivants : céphalées (29 %), élévation des taux de transaminases (18 %) et éruptions cutanées généralisées (10 %).
Il n’existe aucun antidote spécifique permettant de contrer les effets d’un surdosage d’ORKAMBI. Le traitement d’un surdosage consiste à mettre en œuvre des mesures de soutien général, y compris la surveillance des signes vitaux et de l’état clinique du patient.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
| Tableau 3 : Formes posologiques, concentrations, composition et emballage | ||
Voie d’administration | Forme posologique/concentration/composition | Ingrédients non médicinaux |
| Orale | Comprimés 100 mg de lumacaftor/125 mg d’ivacaftor et 200 mg de lumacaftor/125 mg d’ivacaftor | Cellulose microcristalline, croscarmellose sodique; laurylsulfate de sodium; povidone; stéarate de magnésium et succinate d’acétate d’hypromellose. L’enrobage par film du comprimé contient de l’alcool polyvinylique, du carmin, du colorant bleu FD&C nº 1, du colorant bleu FD&C nº 2, du dioxyde de titane, du polyéthylèneglycol et du talc. L’encre d’imprimerie contient de l’hydroxyde d’ammonium, de la laque en écailles, de l’oxyde de fer noir et du propylèneglycol. |
| Orale | Granulés 75 mg de lumacaftor/94 mg d’ivacaftor 100 mg de lumacaftor/125 mg d’ivacaftor et 150 mg de lumacaftor/188 mg d’ivacaftor | Cellulose microcristalline; croscarmellose sodique; laurylsulfate de sodium; povidone; succinate d’acétate d’hypromellose |
Granulés ORKAMBI à 75 mg/94 mg, à 100 mg/125 mg et à 150 mg/188 mg Granulés blanc à blanc cassé pour administration orale dans un sachet unidose.
Comprimés ORKAMBI à 100 mg/125 mg
Comprimés enrobés par film ovales roses pour administration orale, portant l’inscription « 1V125 » imprimée en noir d’un côté et aucune marque distinctive de l’autre.
Comprimés ORKAMBI à 200 mg/125 mg
Comprimés enrobés par film ovales roses pour administration orale, portant l’inscription « 2V125 » imprimée en noir d’un côté et aucune marque distinctive de l’autre.
Nature et composition de l’emballage
Les comprimés ORKAMBI sont emballés dans une plaquette alvéolée thermoformée qui est constituée d’une couche transparente en Aclar (polychlorotrifluoréthylène [PCTFE]) et d’une pellicule de laminage sur base en PVC (polychlorure de vinyle) laminées et qui est scellée avec un opercule en aluminium doublé de papier.
Les granulés ORKAMBI sont emballés dans un sachet en aluminium laminé avec imprimé. Le matériau de fabrication est le polyéthylène téréphtalate à orientation
biaxiale/polyéthylène/aluminium/polyéthylène (BOPET/PE/aluminium/PE). Le polyéthylène correspond à la couche du sachet qui est en contact avec le produit.
Formats
Comprimés ORKAMBI
(100 mg/125 mg) :
112 comprimés (présentés dans une boîte contenant 4 cartons, chacun contenant 7 plaquettes alvéolées de 4 comprimés chacune).
Comprimés ORKAMBI
(200 mg/125 mg) :
112 comprimés (présentés dans une boîte contenant 4 cartons, chacun contenant 7 plaquettes alvéolées de 4 comprimés chacune).
Granulés ORKAMBI (75 mg/94 mg) : 56 sachets (présentés dans une boîte contenant
4 étuis, chaque étui contenant 14 sachets de granulés à 75 mg/94 mg par sachet en aluminium laminé avec imprimé).
Granulés ORKAMBI
(100 mg/125 mg) :
56 sachets (présentés dans une boîte contenant 4 étuis, chaque étui contenant 14 sachets de granulés à 100 mg/125 mg par sachet en aluminium laminé avec imprimé).
Granulés ORKAMBI
(150 mg/188 mg) :
56 sachets (présentés dans une boîte contenant 4 étuis, chaque étui contenant 14 sachets de granulés à 150 mg/188 mg par sachet en aluminium laminé avec imprimé).
7 MISES EN GARDE ET PRÉCAUTIONS
Cardiovasculaire
Effet sur la tension artérielle et la fréquence cardiaque
On a observé une augmentation de la tension artérielle et une baisse de la fréquence cardiaque pendant le traitement par ORKAMBI (voir les sections 8 EFFETS INDÉSIRABLES et 10 PHARMACOLOGIE CLINIQUE). La tension artérielle doit être surveillée périodiquement chez tous les patients pendant le traitement. Il faut faire preuve de prudence chez les patients qui présentent une hypertension préexistante, une faible fréquence cardiaque au départ ou d’autres affections pouvant être exacerbées par ces effets hémodynamiques. L’administration concomitante de médicaments entraînant une augmentation de la tension artérielle et(ou) une baisse de la fréquence cardiaque doit être évitée dans la mesure du possible pendant le traitement par ORKAMBI.
Conduire et faire fonctionner des machines
Des étourdissements ont été signalés avec l’ivacaftor, l’une des substances actives d’Orkambi, ce qui pourrait avoir une incidence sur la capacité à conduire et à faire fonctionner des machines. On ne sait pas si ORKAMBI peut provoquer des étourdissements.
Interactions médicamenteuses
Emploi concomitant avec des substrats du CYP3A
Le lumacaftor est un puissant inducteur du CYP3A. La coadministration d’ORKAMBI avec un substrat sensible du CYP3A ou un substrat du CYP3A ayant un index thérapeutique étroit n’est pas recommandée.
ORKAMBI peut grandement réduire l’exposition aux contraceptifs hormonaux, ce qui en réduit l’efficacité. Les contraceptifs hormonaux, y compris les contraceptifs oraux, injectables, transdermiques et implantables, ne constituent pas une méthode de contraception efficace lorsqu’ils sont coadministrés avec ORKAMBI (voir les sections 9 INTERACTIONS MÉDICAMENTEUSES et 4 POSOLOGIE ET ADMINISTRATION).
Emploi concomitant avec des inhibiteurs ou des inducteurs du CYP3A
L’ivacaftor est un substrat du CYP3A. Les produits médicinaux qui inhibent ou induisent l’activité du CYP3A peuvent avoir une incidence sur le profil pharmacocinétique de l’ivacaftor.
La posologie d’ORKAMBI devra peut-être être ajustée lorsque ce médicament est pris en concomitance avec des inhibiteurs puissants ou modérés du CYP3A (voir les sections 9 INTERACTIONS MÉDICAMENTEUSES et 4 POSOLOGIE ET ADMINISTRATION).
L’exposition à l’ivacaftor peut être réduite en cas de prise concomitante d’inducteurs du CYP3A. Le cas échéant, l’efficacité d’ORKAMBI pourrait être réduite (voir la section 9.2 Aperçu des interactions médicamenteuses, 9.4 Interactions médicament-médicament et 9.6 Interactions médicament-plante médicinale).
Hépatique/biliaire/pancréatique
Insuffisance hépatique
Des anomalies de la fonction hépatique, y compris une maladie du foie à un stade avancé, peuvent être présentes chez les patients atteints de FK. Une aggravation de la fonction hépatique, y compris une encéphalopathie hépatique, de patients présentant une maladie du foie de stade avancé a été signalée chez certains patients atteints de FK traités par ORKAMBI. Une décompensation de la fonction hépatique, y compris une insuffisance hépatique fatale, a été signalée chez des patients atteints de FK traités par ORKAMBI qui présentaient déjà une cirrhose et une hypertension portale.
Il faut utiliser ORKAMBI avec prudence chez les patients atteints d’une maladie du foie à un stade avancé (p. ex., cirrhose et[ou] hypertension portale) et surveiller de près ces patients après l’instauration du traitement, et ce, seulement si les bienfaits escomptés l’emportent sur les risques (voir les sections 8 EFFETS INDÉSIRABLES et 10 PHARMACOLOGIE CLINIQUE).
Si ORKAMBI est utilisé chez des patients atteints d’insuffisance hépatique modérée à grave, il faut les surveiller de près après l’instauration du traitement et réduire la dose comme recommandé (voir la section 4 POSOLOGIE ET ADMINISTRATION).
Effet sur les épreuves de la fonction hépatique
Des effets indésirables graves liés à un taux élevé de transaminases (alanine transaminase [ALT] ou aspartate transaminase [AST]) ont été signalés chez des patients atteints de FK qui recevaient ORKAMBI. Dans certains cas, ces taux élevés étaient associés à une hausse concomitante du taux sérique total de bilirubine (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire).
Le traitement doit être interrompu et les résultats des épreuves de laboratoire doivent faire l’objet d’une étroite surveillance chez les patients dont le taux d’ALT ou d’AST se situe à plus de 5 fois la limite supérieure de la normale (LSN), en l’absence d’un taux élevé de bilirubine. Le traitement doit aussi être interrompu et les résultats des épreuves de laboratoire doivent aussi faire l’objet d’une étroite surveillance chez les patients dont les élévations du taux d’ALT ou d’AST sont plus de 3 fois la LSN, lorsque le taux de bilirubine se situe à plus de 2 fois la LSN. Lorsque les taux de transaminases sont de nouveau dans les limites de la normale, on doit évaluer les bienfaits et les risques de la reprise du traitement.
Surveillance et épreuves de laboratoire
Élévation des taux de transaminases (ALT ou AST) et surveillance
Des taux élevés de transaminases ont été signalés chez des patients atteints de FK qui prenaient ORKAMBI (voir la section 8 EFFETS INDÉSIRABLES). Comme une association à une lésion au foie ne peut être exclue, il est recommandé d’évaluer les résultats des tests de la fonction hépatique (taux d’ALT, d’AST et de bilirubine) avant d’instaurer le traitement par ORKAMBI, tous les trois mois pendant la première année de traitement, puis chaque année par la suite. Chez les patients qui ont des antécédents d’élévation du taux de transaminases ou de bilirubine, l’augmentation de la fréquence des épreuves de fonction hépatique doit être envisagée.
Les patients qui présentent une élévation des taux de transaminases ou de bilirubine doivent faire l’objet d’une étroite surveillance jusqu’au retour à des taux normaux. Le traitement doit être interrompu chez les patients dont le taux d’ALT ou d’AST se situe à plus de 5 fois la limite supérieure de la normale (LSN). Le traitement doit aussi être interrompu chez les patients dont les élévations du taux d’ALT ou d’AST sont plus de 3 fois la LSN, lorsque le taux de bilirubine se situe à plus de 2 fois la LSN. Lorsque les taux de transaminases sont de nouveau dans les limites de la normale, on doit évaluer les bienfaits et les risques de la reprise du traitement par ORKAMBI.
On doit conseiller aux patients de communiquer immédiatement avec leur médecin s’ils présentent des symptômes évocateurs d’une élévation des transaminases (p. ex., douleur abdominale, anorexie, ictère, urines foncées, selles pâles et prurit).
Les patients atteints d’une maladie du foie à un stade avancé doivent être surveillés de près pendant le traitement par ORKAMBI.
Surveillance de la tension artérielle
ORKAMBI est associé à une élévation de la tension artérielle (voir les sections 8 EFFETS INDÉSIRABLES et 10 PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque et paramètres hémodynamiques). La tension artérielle doit être surveillée périodiquement pendant le traitement.
Respiratoire
L’expérience clinique chez les patients ayant un VEMS prédit < 40 est limitée, et il est recommandé de surveiller ces patients de plus près lors de l’instauration du traitement (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
Ophtalmologique
Cataractes
Des cas d’opacité du cristallin non congénitale n’ayant pas d’incidence sur la vision ont été déclarés chez des enfants traités par ORKAMBI et l’ivacaftor en monothérapie. Bien que d’autres facteurs de risque aient été observés chez ces patients (p. ex., la prise de corticostéroïdes et l’exposition à la radiation), il n’est pas exclu que l’ivacaftor en ait été la cause (voir la section 16 TOXICOLOGIE NON CLINIQUE). Il est recommandé de procéder à un examen ophtalmologique initial et à des examens de suivi chez les enfants qui amorcent un traitement par ORKAMBI.
Considérations périopératoires
Patients ayant subi une greffe d’organe
L’utilisation d’ORKAMBI chez des patients atteints de FK qui ont subi une greffe d’organe n’a fait l’objet d’aucune étude. Par conséquent, l’utilisation de ce médicament chez les patients greffés n’est pas recommandée. Voir la section 9 INTERACTIONS MÉDICAMENTEUSES pour connaître les interactions avec les immunosuppresseurs, tels que la cyclosporine et le tacrolimus.
Rénal
La prudence est recommandée lorsqu’ORKAMBI est prescrit à des patients atteints d’insuffisance rénale grave (clairance de la créatinine inférieure ou égale à 30 mL/min) ou d’insuffisance rénale au stade ultime (voir les sections 4 POSOLOGIE ET ADMINISTRATION et 10 Pharmacocinétique).
Santé reproductive : Potentiel des femmes et des hommes
Anomalies du cycle menstruel
Les femmes qui prennent ORKAMBI, surtout celles qui utilisent un contraceptif hormonal, pourraient présenter une plus grande incidence d’événements combinés constituant des anomalies du cycle menstruel, tels que : aménorrhée, dysménorrhée, ménorragies, irrégularité des menstruations, métrorragies, oligoménorrhée et polyménorrhée (voir les sections 8 EFFETS INDÉSIRABLES et 9 INTERACTIONS MÉDICAMENTEUSES).
Respiratoire
Des événements touchant les voies respiratoires (p. ex., sensation de malaise à la poitrine, dyspnée et respiration anormale) étaient observés plus souvent chez les patients lors de l’instauration du traitement par ORKAMBI que chez ceux recevant le placebo. Ces événements, qui peuvent être graves, surtout chez les patients qui ont un volume expiratoire maximal par seconde (VEMS) prédit < 40, ont parfois entraîné l’arrêt du traitement. L’expérience clinique chez les patients ayant un VEMS prédit < 40 est limitée, et il est recommandé de surveiller ces patients de plus près lors de l’instauration du traitement (voir la section 8 EFFETS INDÉSIRABLES).
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucun essai adéquat et bien contrôlé sur l’emploi d’ORKAMBI chez la femme enceinte n’a été réalisé. La portée de l’exposition des femmes enceintes à ORKAMBI dans le cadre des essais cliniques était très limitée.
Des études sur la reproduction animale ont été faites avec les composantes individuelles d’ORKAMBI, le lumacaftor et l’ivacaftor (voir la section 16 TOXICOLOGIE NON CLINIQUE). Comme les études sur la reproduction animale ne permettent pas toujours de prédire la réponse chez l’humain, ORKAMBI ne doit être utilisé chez la femme enceinte que si les bienfaits escomptés pour la patiente surpassent clairement le risque éventuel pour le fœtus.
Lumacaftor
Le lumacaftor ne s’est pas révélé tératogène chez le rat et le lapin (voir la section 16 TOXICOLOGIE NON CLINIQUE pour plus de détails). Le passage transplacentaire du lumacaftor a été observé chez la rate et la lapine gravides.
Ivacaftor
L’ivacaftor ne s’est pas révélé tératogène chez le rat et le lapin; le passage transplacentaire de l’ivacaftor a été observé chez la rate et la lapine gravides (voir la section 16 TOXICOLOGIE NON CLINIQUE pour plus de détails).
L’ivacaftor a réduit les indices de fertilité et de performance de reproduction chez les rats et les rates par suite de l’administration d’une dose de 200 mg/kg/jour (environ 11 et 7 fois, respectivement, la dose maximale recommandée chez l’humain [DMRH] de la composante ivacaftor d’ORKAMBI), lorsque les femelles ont reçu le médicament avant la conception et au début de la grossesse. Aucun effet n’a été observé sur les indices de fertilité et de performance de reproduction des rats et des rates par suite de l’administration de ≤ 100 mg/kg/jour (environ 8 et 4,5 fois la DMRH de la composante ivacaftor d’ORKAMBI) (voir la
section 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Allaitement
Le lumacaftor et l’ivacaftor sont excrétés dans le lait des rates lactantes. L’excrétion du lumacaftor et de l’ivacaftor dans le lait maternel de la femme est probable. Aucun essai n’a été réalisé sur les effets du lumacaftor et(ou) de l’ivacaftor chez les nourrissons allaités par une mère ayant pris le médicament. ORKAMBI ne doit être utilisé pendant l’allaitement que si les bienfaits potentiels pour la patiente surpassent le risque éventuel pour le nourrisson allaité.
7.1.3 Enfants
Enfants (< 1 an) : Santé Canada ne dispose d’aucune donnée chez les patients de moins de 1 an; par conséquent, l’utilisation d’ORKAMBI dans ce groupe d’âge n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Santé Canada ne dispose d’aucune donnée chez les patients de 65 ans et plus; par conséquent, l’utilisation d’ORKAMBI dans ce groupe d’âge n’est pas autorisée par Santé Canada.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Le profil d’innocuité d’ORKAMBI est fondé sur les données regroupées de 1 108 patients âgés de 12 ans et plus atteints de FK et homozygotes pour la mutation F508del du gène CFTR qui ont reçu au moins 1 dose du médicament à l’étude dans le cadre de 2 essais cliniques de phase 3 à double insu et contrôlés par placebo, comprenant chacun 24 semaines de traitement (essais 1 et 2). Au total, 738 patients ont reçu l’association lumacaftor/ivacaftor (369 patients ont reçu ORKAMBI [lumacaftor à 400 mg q12h en concomitance avec l’ivacaftor à 250 mg q12h] et 369 patients ont reçu le lumacaftor à 600 mg q.d. en concomitance avec l’ivacaftor à 250 mg q12h), et 370 patients ont reçu le placebo. Des 1 108 patients, 49 % étaient des femmes, et 99 % étaient de race blanche.
La proportion de patients qui ont abandonné le traitement prématurément en raison d’événements indésirables était de 5 % pour les patients traités par ORKAMBI et de 2 % pour les patients du groupe placebo.
Les effets indésirables les plus fréquents chez les patients qui ont reçu ORKAMBI selon les données regroupées d’essais de phase 3 contrôlés par placebo étaient la dyspnée (13 %), la nasopharyngite (13 %), les nausées (13 %), la diarrhée (12 %) et les infections des voies respiratoires supérieures (10 %).
Les effets indésirables graves, jugés comme étant liés ou non au médicament par les chercheurs, qui sont survenus chez des patients traités par ORKAMBI comprenaient la pneumonie, l’hémoptysie, la toux, une augmentation du taux sanguin de créatine phosphokinase, une élévation des taux de transaminases, une hépatite cholestatique et une encéphalopathie hépatique. Ces effets sont survenus chez 1 % ou moins des patients.
Le profil d’innocuité d’ORKAMBI observé lors d’une étude multicentrique ouverte de phase 3 menée sur une période de 24 semaines (essai 3) auprès de 58 patients âgés de 6 à 11 ans atteints de FK et homozygotes pour la mutation F508del du gène CFTR était comparable à celui qui avait été observé dans les essais 1 et 2.
Le profil d’innocuité d’ORKAMBI observé lors d’une étude multicentrique ouverte de phase 3 menée sur une période de 24 semaines (essai 4) auprès de 60 patients âgés de 2 à 5 ans, atteints de FK et homozygotes pour la mutation F508del du gène CFTR correspondait généralement à celui qui avait été observé dans les études menées auprès de patients âgés de 6 ans et plus.
Le profil d’innocuité d’ORKAMBI tiré d’un essai de phase 3 ouvert et multicentrique de 24 semaines (essai 5, partie B) mené auprès de 46 patients âgés de 1 à moins de 2 ans atteints de FK et homozygotes pour la mutation F508del du gène CFTR correspondait généralement à celui de l’association lumacaftor/ivacaftor qui avait été établi chez les patients âgés de 2 ans et plus. Des données sur l'innocuité ont également été obtenues dans le cadre d'une étude clinique ouverte de 96 semaines (essai 6) menée auprès de 52 patients âgés de 1 an et plus (39 patients provenant de l'essai 5 et 13 n'ayant jamais reçu ORKAMBI). Le profil d'innocuité était similaire à celui observé lors de l'essai 5.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Patients atteints de FK et âgés de 12 ans et plus qui sont homozygotes pour la mutation F508del (essais 1 et 2)
L’incidence des effets indésirables ci-dessous est fondée sur les données regroupées des essais 1 et 2. Le Tableau 4 montre les effets indésirables qui sont survenus chez ≥ 5 % des patients traités par ORKAMBI et à une fréquence plus élevée que celle du groupe placebo.
| Tableau 4 : Incidence des effets indésirables du médicament chez ≥ 5 % des patients traités par ORKAMBI qui sont homozygotes pour la mutation F508del du gène CFTR, dans le cadre de deux essais cliniques de phase 3 contrôlés par placebo de 24 semaines chez des patients âgés de 12 ans et plus. | ||
| Effet indésirable (terme recommandé) | ORKAMBI N = 369 (%) | Placebo N = 370 (%) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Dyspnée | 48 (13) | 29 (8) |
| Respiration anormale | 32 (9) | 22 (6) |
| Rhinorrhée | 21 (6) | 15 (4) |
| Infections et infestations | ||
| Nasopharyngite | 48 (13) | 40 (11) |
| Infection des voies respiratoires supérieures | 37 (10) | 20 (5) |
| Grippe | 19 (5) | 8 (2) |
| Troubles gastro-intestinaux | ||
| Nausées | 46 (13) | 28 (8) |
| Diarrhée | 45 (12) | 31 (8) |
| Flatulences | 24 (7) | 11 (3) |
| Troubles généraux et au point d’administration | ||
| Fatigue | 34 (9) | 29 (8) |
| Épreuves | ||
| Augmentation du taux sanguin de créatine phosphokinase | 27 (7) | 20 (5) |
| Troubles cutanés et sous-cutanés | ||
| Éruptions cutanées | 25 (7) | 7 (2) |
Effets indésirables liés aux voies respiratoires
Au cours des essais 1 et 2, l’incidence des effets indésirables liés à des symptômes respiratoires (p. ex., sensation de malaise dans la poitrine, dyspnée et respiration anormale) était plus importante chez les patients traités par ORKAMBI (22 %) que chez les patients du groupe placebo (14 %). L’incidence de ces effets indésirables était plus importante chez les patients traités par ORKAMBI dont le VEMS avant le traitement était plus faible. Chez les patients traités par ORKAMBI, environ les trois quarts des effets ont commencé pendant la première semaine de traitement (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
Au cours de l’essai 3, mené auprès de 58 patients âgés de 6 à 11 ans (moyenne du VEMS prédit de 91,4 % au départ de l’étude), l’incidence des effets indésirables liés à des symptômes respiratoires était de 3 % (2 sur 58).
Au cours de l’essai 4, mené auprès de 60 patients âgés de 2 à 5 ans, l’incidence des effets indésirables liés à des symptômes respiratoires était de 5 % (3 patients sur 60).
Anomalies du cycle menstruel
Dans le cadre des essais 1 et 2, l’incidence des événements combinés constituant des anomalies du cycle menstruel (aménorrhée, dysménorrhée, ménorragies, irrégularité des menstruations, métrorragies, oligoménorrhée et polyménorrhée) était plus fréquente chez les patientes traitées par ORKAMBI (10,4 %), comparativement aux patientes du groupe placebo (1,7 %). Ces événements sont survenus plus souvent dans le sous-groupe de patientes qui
prenaient un contraceptif hormonal (26,8 %) que chez celles qui n’en prenaient pas (3,2 %) (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
Augmentation de la tension artérielle
Dans le cadre des essais 1 et 2 de phase 3 contrôlés par placebo et d’une durée de 24 semaines, des effets indésirables liés à une augmentation de la tension artérielle (p. ex., hypertension, tension artérielle accrue) ont été signalés chez 1,1 % (4/369) des patients traités par ORKAMBI et chez aucun patient ayant reçu le placebo (0/370).
Une augmentation moyenne ajustée en fonction du placebo, depuis le départ, du creux de la tension artérielle systolique de 3,1 mm Hg a été observée à la semaine 24 chez les patients ayant reçu ORKAMBI. Le pourcentage de patients présentant au moins une valeur de tension artérielle systolique > 140 mm Hg en cours de traitement était plus élevé chez les patients ayant reçu ORKAMBI (10,9 %) que dans le groupe placebo (5,4 %).
Une augmentation moyenne ajustée en fonction du placebo, depuis le départ, du creux de la tension artérielle diastolique de 1,7 mm Hg a été observée à la semaine 24 chez les patients ayant reçu ORKAMBI. Le pourcentage de patients présentant au moins une valeur de tension artérielle diastolique > 90 mm Hg en cours de traitement était plus élevé chez les patients ayant reçu ORKAMBI (4,9 %) que dans le groupe placebo (1,9 %).
Baisse de la fréquence cardiaque
Dans le cadre des essais 1 et 2, des enregistrements électrocardiographiques en série ont été effectués aux jours 1 et 15. Chez les patients traités par ORKAMBI, des baisses maximales ajustées en fonction du placebo de la fréquence cardiaque moyenne de 6 et 5 battements par minute (bpm), depuis le départ, ont été observées les jours 1 et 15, respectivement. Le pourcentage de patients présentant une valeur de fréquence cardiaque < 50 bpm en cours de traitement était de 10,0 % chez les patients ayant reçu ORKAMBI, comparativement à 4,9 % chez les patients ayant reçu le placebo (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire et Surveillance et tests de laboratoire, 9 INTERACTIONS MÉDICAMENTEUSES et 10.2 Pharmacodynamique, électrophysiologie cardiaque et paramètres hémodynamiques).
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
Le profil d’innocuité est généralement comparable chez les enfants et les adultes. Les patients âgés de moins de 1 an n’ont pas fait l’objet d’études.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Élévations des taux de transaminases
L’incidence des taux maximaux de transaminases (ALT ou AST) chez les patients âgés de 12 ans et plus (essais 1 et 2) est présentée dans le Tableau 5. Trois patients ayant reçu ORKAMBI ont présenté des effets indésirables graves liés au foie, y compris 2 cas signalés d’élévation du taux de transaminase et 1 cas signalé d’encéphalopathie hépatique, comparativement à aucun dans le groupe placebo. De ces trois patients, un présentait une élévation du taux de transaminases (> 3 fois la LSN) associée à une élévation du taux de bilirubine > 2 fois la LSN. Après l’abandon ou l’interruption du traitement par ORKAMBI, le taux de transaminases a diminué pour atteindre < 3 fois la LSN (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
Des 6 patients présentant déjà une cirrhose et(ou) une hypertension portale qui ont reçu ORKAMBI, une aggravation de la fonction hépatique accompagnée d’une hausse des taux d’ALT, d’AST et de bilirubine, ainsi que d’une encéphalopathie hépatique, a été observée chez un patient. Ces événements sont survenus dans les 5 jours qui ont suivi le début de l’administration d’ORKAMBI et sont disparus après l’arrêt du traitement (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
| Tableau 5 : Analyse des valeurs seuils des élévations des taux de transaminase chez les patients âgés de 12 ans et plus traités par ORKAMBI (essais 1 et 2) | ||
| Critère d’analyse des valeurs seuils (ALT ou AST) | ORKAMBI N = 369 | Placebo N = 370 |
| > 3 × LSN | 4,3 % | 5,1 % |
| > 5 × LSN | 1,4 % | 1,9 % |
| > 8 × LSN | 0,8 % | 0,5 % |
| ALT : alanine aminotransférase; AST : aspartate aminotransférase. | ||
L’incidence des taux maximaux de transaminases (ALT ou AST) chez les patients âgés de 1 an et plus (essais 3, 4 et 5, respectivement) est présentée dans le Tableau 6. Dans le cadre de l’essai 3, le traitement par ORKAMBI a été maintenu ou repris avec succès après interruption chez tous les patients qui avaient présenté une élévation des taux de transaminases, à l’exception d’un patient chez qui le traitement a été interrompu. Dans le cadre de l’essai 4, trois patients ont interrompu définitivement le traitement par l’association lumacaftor/ivacaftor en raison d’une élévation des taux de transaminases. Dans le cadre de l’essai 5, 1 patient a interrompu définitivement le traitement par l’association lumacaftor/ivacaftor en raison d’une élévation des taux de transaminases. Aucun patient dans l’un ou l’autre des essais n’a affiché un taux de bilirubine totale > 2 fois la LSN.
| Tableau 6 : Analyse des valeurs seuils des élévations des taux de transaminase chez les patients âgés de 1 an à moins de 12 ans traités par ORKAMBI (essais 3, 4 et 5) | |||
| Critère d’analyse des valeurs seuils (ALT ou AST) | Essai 3 6 à 11 ans N = 58 | Essai 4 2 à 5 ans N = 60 | Essai 5 1 à < 2 ans N = 46 |
| > 3 × LSN | 19,3 % | 15,0 % | 10,9 % |
| > 5 × LSN | 8,8 % | 11,7 % | 4,3 % |
| > 8 × LSN | 5,3 % | 8,3 % | 2,2 % |
| ALT : alanine aminotransférase; AST : aspartate aminotransférase. | |||
8.5 Effets indésirables observés après la mise en marché
Les autres effets indésirables suivants ont été observés dans un essai clinique contrôlé par placebo mené auprès de patients âgés de 6 à 11 ans recevant ORKAMBI : exacerbations pulmonaires, toux productive, congestion nasale, douleur oropharyngée, douleurs abdominales supérieures, céphalées, augmentation des expectorations et rhinite. Une diminution transitoire du VEMS prédit a été observée après l’administration de la dose. Une incidence accrue de l’élévation des taux de transaminases a aussi été observée comparativement à ce que l’on a trouvé dans des essais cliniques antérieurs chez des patients âgés de 12 ans et plus.
Des cas de décompensation de la fonction hépatique, y compris une insuffisance hépatique fatale, ont été signalés après la commercialisation du produit chez des patients traités par ORKAMBI qui présentaient déjà une cirrhose et une hypertension portale (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le lumacaftor est un puissant inducteur du CYP3A. L’ivacaftor est un faible inhibiteur du CYP3A lorsqu’il est administré en monothérapie. L’effet final du traitement à l’association lumacaftor/ivacaftor devrait se caractériser par une forte induction du CYP3A. L’administration concomitante de lumacaftor et d’ivacaftor, un substrat sensible du CYP3A, réduit l’exposition à l’ivacaftor d’environ 80 %.
Le lumacaftor n’est pas largement métabolisé chez l’humain, étant en majeure partie excrété sous forme inchangée dans les fèces. Des données in vitro et in vivo indiquent que le lumacaftor est principalement métabolisé par oxydation et glucuronidation. Chez l’humain, l’ivacaftor est largement métabolisé. Les résultats d’essais in vitro et in vivo montrent que l’ivacaftor est principalement métabolisé par le CYP3A.
Des études sur les interactions médicamenteuses ont été faites chez des adultes recevant l’association lumacaftor/ivacaftor et d’autres médicaments susceptibles d’être administrés en concomitance ou des médicaments couramment utilisés comme médicaments-tests dans le cadre d’études de pharmacocinétique sur les interactions médicamenteuses.
9.4 Interactions médicament-médicament
D’après l’exposition aux médicaments et les doses indiquées, le profil d’interactions médicamenteuses est considéré comme étant le même pour toutes les concentrations et les formes posologiques.
Les médicaments figurent dans le Tableau 7 en raison soit d’interactions survenues durant un traitement clinique ou des études, soit d’interactions possibles compte tenu de leur ampleur et de leur gravité (dans le cas des médicaments contre-indiqués en concomitance).
Tableau 7 : Interactions médicamenteuses établies et potentiellement importantes – recommandations posologiques relatives à l’utilisation de l’association lumacaftor/ivacaftor avec d’autres produits médicinaux Classe du médicament
administré en
concomitance :
Nom du médicament
Source des
données
probantes Effet Commentaire clinique Produits médicinaux administrés en concomitance les plus pertinents sur le plan clinique Antiallergiques :
montélukast T ↓ montélukast
En raison de
l’induction du
CYP3A/2C8/2C9 par le LUM
Aucune modification posologique du montélukast n’est recommandée. Une surveillance clinique appropriée doit être faite, dans des mesures raisonnables, lors de la coadministration avec l’association lumacaftor/ivacaftor.
L’association
lumacaftor/ivacaftor peut réduire l’exposition au montélukast, ce qui pourrait en réduire l’efficacité.
Tableau 7 : Interactions médicamenteuses établies et potentiellement importantes –
recommandations posologiques relatives à l’utilisation de l’association lumacaftor/ivacaftor avec d’autres produits médicinaux Classe du médicament
administré en
concomitance :
Nom du médicament
Source des
données
probantes Effet Commentaire clinique Antibiotiques : clarithromycine T ↑ IVA
En raison de
l’inhibition du CYP3A par la clarithromycine
↓ clarithromycine En raison de
l’induction du CYP3A par le LUM
Aucune modification
posologique de l’association lumacaftor/ivacaftor n’est recommandée lorsque
l’administration de
clarithromycine est instaurée chez des patients qui prennent déjà l’association
lumacaftor/ivacaftor.
La dose de l’association lumacaftor/ivacaftor doit être réduite de manière à
administrer un comprimé par jour ou un sachet de granulés tous les deux jours pendant la première semaine de
traitement, lorsqu’un traitement à l’association
lumacaftor/ivacaftor est instauré chez des patients qui prennent déjà de la
clarithromycine.
Une option de rechange à la clarithromycine, telle que l’azithromycine, devrait être envisagée. L’association lumacaftor/ivacaftor peut réduire l’exposition à la clarithromycine, ce qui pourrait en réduire l’efficacité.
érythromycine T ↑ IVA
En raison de
l’inhibition du CYP3A par l’érythromycine
↓ érythromycine En raison de
l’induction du CYP3A par le LUM
Aucune modification
posologique de l’association lumacaftor/ivacaftor n’est recommandée lorsque celle-ci est administrée en
concomitance avec
l’érythromycine.
Une option de rechange à l’érythromycine, telle que l’azithromycine, devrait être envisagée. L’association lumacaftor/ivacaftor peut réduire l’exposition à
l’érythromycine, ce qui pourrait en réduire l’efficacité.
Tableau 7 : Interactions médicamenteuses établies et potentiellement importantes –
recommandations posologiques relatives à l’utilisation de l’association lumacaftor/ivacaftor avec d’autres produits médicinaux Classe du médicament
administré en
concomitance :
Nom du médicament
Source des
données
probantes Effet Commentaire clinique Anticonvulsivants : carbamazépine,
phénobarbital, phénytoïne
T ↓ IVA
En raison de
l’induction du CYP3A par les
anticonvulsivants
↓ carbamazépine, phénobarbital,
phénytoïne
En raison de
l’induction du CYP3A par le LUM
L’utilisation concomitante de l’association
lumacaftor/ivacaftor avec ces anticonvulsivants n’est pas recommandée. L’exposition à l’ivacaftor et aux
anticonvulsivants peut être réduite significativement, ce qui pourrait réduire l’efficacité de ces deux substances actives.
Tableau 7 : Interactions médicamenteuses établies et potentiellement importantes –
recommandations posologiques relatives à l’utilisation de l’association lumacaftor/ivacaftor avec d’autres produits médicinaux Classe du médicament
administré en
concomitance :
Nom du médicament
Source des
données
probantes Effet Commentaire clinique Antifongiques : itraconazole, kétoconazole,
posaconazole, voriconazole
EC
(itraconazole),
T
↑ IVA
En raison de
l’inhibition du CYP3A par ces antifongiques
↓ itraconazole,
kétoconazole,
voriconazole
En raison de
l’induction du CYP3A par le LUM
↓ posaconazole
En raison de
l’induction de l’UGT par le LUM
Aucune modification
posologique de l’association lumacaftor/ivacaftor n’est recommandée lorsque l’administration de ces
antifongiques est instaurée chez des patients qui prennent déjà l’association
lumacaftor/ivacaftor.
La dose de l’association lumacaftor/ivacaftor doit être réduite de manière à
administrer un comprimé par jour ou un sachet de granulés tous les deux jours pendant la première semaine de
traitement, lorsqu’un traitement à l’association
lumacaftor/ivacaftor est instauré chez des patients qui prennent déjà ces
antifongiques.
L’utilisation concomitante de l’association
lumacaftor/ivacaftor avec ces antifongiques n’est pas recommandée. Si ces
médicaments sont absolument nécessaires, les patients doivent faire l’objet d’une étroite surveillance pour déceler toute manifestation d’une infection fongique. L’association
lumacaftor/ivacaftor peut réduire l’exposition à ces antifongiques, ce qui pourrait en réduire l’efficacité.
Tableau 7 : Interactions médicamenteuses établies et potentiellement importantes –
recommandations posologiques relatives à l’utilisation de l’association lumacaftor/ivacaftor avec d’autres produits médicinaux Classe du médicament
administré en
concomitance :
Nom du médicament
Source des
données
probantes Effet Commentaire clinique
fluconazole T ↑ IVA
En raison de
l’inhibition du CYP3A par le
fluconazole
↓ fluconazole
En raison de
l’induction par le LUM
Aucune modification
posologique
de l’association
lumacaftor/ivacaftor n’est recommandée
lorsque celle-ci est administrée en concomitance avec le fluconazole.
Une dose plus élevée de fluconazole pourrait être nécessaire pour obtenir l’effet clinique désiré. L’association lumacaftor/ivacaftor peut réduire l’exposition au
fluconazole, ce qui pourrait en réduire l’efficacité.
Anti-inflammatoires :
ibuprofène T ↓ ibuprofène
En raison de
l’induction du
CYP3A/2C8/2C9 par le LUM
Une dose plus élevée
d’ibuprofène pourrait être nécessaire pour obtenir l’effet clinique désiré. L’association lumacaftor/ivacaftor peut réduire l’exposition à
l’ibuprofène, ce qui pourrait en réduire l’efficacité.
Anti-mycobactériens :
rifabutine, rifampicine EC
(rifampicine)
↓ IVA
En raison de
l’induction du CYP3A par les anti-
mycobactériens
L’utilisation concomitante de l’association
lumacaftor/ivacaftor avec ces anti-mycobactériens n’est pas recommandée. L’exposition à l’ivacaftor sera réduite, ce qui pourrait réduire l’efficacité de l’association
lumacaftor/ivacaftor.
Une dose plus élevée de rifabutine pourrait être
nécessaire pour obtenir l’effet clinique désiré. L’association lumacaftor/ivacaftor peut réduire l’exposition à la rifabutine, ce qui pourrait en réduire l’efficacité.
T ↓ rifabutine
En raison de l’induction
du CYP3A par le LUM
Tableau 7 : Interactions médicamenteuses établies et potentiellement importantes –
recommandations posologiques relatives à l’utilisation de l’association lumacaftor/ivacaftor avec d’autres produits médicinaux Classe du médicament
administré en
concomitance :
Nom du médicament
Source des
données
probantes Effet Commentaire clinique Benzodiazépines :
midazolam, triazolam T ↓ midazolam, triazolam
En raison de
l’induction du CYP3A par le LUM
L’utilisation concomitante de l’association
lumacaftor/ivacaftor avec ces benzodiazépines n’est pas recommandée. L’association lumacaftor/ivacaftor réduira l’exposition au midazolam et au triazolam, ce qui en réduira l’efficacité.
Contraceptifs
hormonaux :
éthinylestradiol,
noréthindrone et autres
progestatifs
T ↓ éthinylestradiol,
noréthindrone et autres progestatifs En raison de
l’induction du
CYP3A/UGT par le LUM
Les contraceptifs hormonaux, y compris les contraceptifs oraux, injectables,
transdermiques et
implantables, ne constituent pas une méthode de
contraception efficace lorsqu’ils sont coadministrés avec l’association
lumacaftor/ivacaftor.
L’association
lumacaftor/ivacaftor peut réduire l’exposition aux contraceptifs hormonaux, ce qui pourrait en réduire l’efficacité.
Immunodépresseurs : cyclosporine, évérolimus,
sirolimus, tacrolimus
(utilisés après une greffe
d’organe)
T ↓ cyclosporine,
évérolimus, sirolimus, tacrolimus
En raison de
l’induction du CYP3A par le LUM
L’utilisation concomitante de l’association
lumacaftor/ivacaftor avec ces immunodépresseurs n’est pas recommandée. L’association lumacaftor/ivacaftor réduira l’exposition à ces
immunodépresseurs, ce qui pourrait en réduire l’efficacité L’utilisation de l’association lumacaftor/ivacaftor chez les patients ayant subi une greffe d’organe n’a pas été étudiée.
Tableau 7 : Interactions médicamenteuses établies et potentiellement importantes –
recommandations posologiques relatives à l’utilisation de l’association lumacaftor/ivacaftor avec d’autres produits médicinaux Classe du médicament
administré en
concomitance :
Nom du médicament
Source des
données
probantes Effet Commentaire clinique Inhibiteurs de la pompe à
protons :
ésoméprazole,
lansoprazole, oméprazole
T ↓ ésoméprazole,
lansoprazole,
oméprazole
En raison de
l’induction du
CYP3A/2C19 par le LUM
Une dose plus élevée de ces inhibiteurs de la pompe à protons pourrait être
nécessaire pour obtenir l’effet clinique désiré. L’association lumacaftor/ivacaftor peut réduire l’exposition à ces inhibiteurs de la pompe à protons, ce qui pourrait en réduire l’efficacité.
Autres produits médicinaux administrés en concomitance pertinents sur le plan clinique Antiarythmiques :
digoxine T ↑ ou ↓ digoxine
En raison de
l’induction ou de l’inhibition potentielle de la gpP
La concentration sérique de digoxine doit être surveillée, et la dose doit être ajustée pour obtenir l’effet clinique désiré. L’association
lumacaftor/ivacaftor pourrait altérer l’exposition à la digoxine.
Anticoagulants : warfarine T ↑ ou ↓ warfarine
En raison de
l’induction ou de l’inhibition potentielle du CYP2C9 par le LUM
Le rapport international normalisé (RIN) doit être surveillé lorsque de la warfarine doit être
coadministrée avec
l’association
lumacaftor/ivacaftor.
L’association
lumacaftor/ivacaftor pourrait altérer l’exposition à la warfarine.
Antidépresseurs : citalopram, escitalopram,
sertraline
T ↓ citalopram,
escitalopram,
sertraline
En raison de
l’induction du
CYP3A/2C19 par le LUM
Une dose plus élevée de ces antidépresseurs pourrait être nécessaire pour obtenir l’effet clinique désiré. L’association lumacaftor/ivacaftor peut réduire l’exposition à ces antidépresseurs, ce qui pourrait en réduire l’efficacité.
Tableau 7 : Interactions médicamenteuses établies et potentiellement importantes –
recommandations posologiques relatives à l’utilisation de l’association lumacaftor/ivacaftor avec d’autres produits médicinaux Classe du médicament
administré en
concomitance :
Nom du médicament
Source des
données
probantes Effet Commentaire clinique Corticostéroïdes à action
générale :
méthylprednisolone,
prednisone
T ↓ méthylprednisolone,
prednisone
En raison de
l’induction du CYP3A par le LUM
Une dose plus élevée de ces corticostéroïdes à action générale pourrait être
nécessaire pour obtenir l’effet clinique désiré. L’association lumacaftor/ivacaftor peut réduire l’exposition à la méthylprednisolone et à la prednisone, ce qui pourrait en réduire l’efficacité.
Antagonistes des
récepteurs H2 :
ranitidine T ↑ ou ↓ ranitidine
En raison de
l’induction ou de l’inhibition potentielle de la gpP
Une modification posologique de la ranitidine pourrait être nécessaire pour obtenir l’effet clinique désiré. L’association lumacaftor/ivacaftor pourrait altérer l’exposition à la ranitidine
Remarque : ↑ = augmentation; ↓ = diminution; LUM = lumacaftor; IVA = ivacaftor.
Légende : EC = essai clinique; T = Théorique
Substrats du CYP2B6 et du CYP2C
Des études in vitro semblent indiquer que le lumacaftor pourrait induire le CYP2B6, le CYP2C8, le CYP2C9 et le CYP2C19; une inhibition du CYP2C8 et du CYP2C9 a aussi été observée in vitro. Par ailleurs, les résultats d’études in vitro suggèrent que l’ivacaftor pourrait inhiber le CYP2C9. Par conséquent, l’utilisation concomitante d’ORKAMBI et des substrats du CYP2B6, du CYP2C8, du CYP2C9 et du CYP2C19 pourrait altérer l’exposition à ces substrats.
9.5 Interactions médicament-aliment
Une plus grande exposition au lumacaftor et à l’ivacaftor a été observée suivant l’administration avec des aliments, comparativement à une administration à jeun. ORKAMBI doit être pris avec des aliments contenant des matières grasses (voir les section 10 PHARMACOLOGIE CLINIQUE et 10.3 Pharmacocinétique).
9.6 Interactions médicament-herbe médicinale
La coadministration d’ORKAMBI et de produits à base d’herbes médicinales qui sont de puissantes inductrices du CYP3A (p. ex. le millepertuis) peut réduire l’efficacité d’ORKAMBI et n’est donc pas recommandée.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La protéine CFTR forme un canal chlorure présent à la surface des cellules épithéliales de nombreux organes. La mutation F508del entraîne la formation de protéines mal repliées en causant un dysfonctionnement de la maturation et des déplacements dans les cellules qui réduit la quantité de protéines CFTR à la surface de la cellule. La petite quantité de la protéine CFTR mutée F508del qui atteint la surface de la cellule est moins stable et présente une faible probabilité d’ouverture du canal (dysfonctionnement de l’activation du canal) comparativement à la protéine CFTR de type sauvage.
Le lumacaftor est un correcteur du CFTR qui améliorerait la stabilité conformationnelle des protéines CFTR mutées F508del, entraînant une augmentation de la maturation et des déplacements dans les cellules de la protéine CFTR mutée F508del mature vers la surface de la cellule. L’ivacaftor est un potentialisateur du CFTR qui facilite l’augmentation du transport du chlorure en potentialisant la probabilité d’ouverture (ou d’activation) du canal lié à la protéine CFTR à la surface des cellules. Des études in vitro ont démontré que le lumacaftor et l’ivacaftor agissent directement sur la protéine CFTR dans des cultures primaires de cellules de l’épithélium bronchique humain et d’autres lignées cellulaires présentant la mutation F508del du gène CFTR pour augmenter la quantité, la stabilité et la fonction de la protéine CFTR mutée F508del à la surface de la cellule, ce qui augmente le transport des ions chlorure. Les réponses in vitro ne correspondent pas nécessairement à la réponse pharmacodynamique in vivo ni aux bienfaits cliniques.
10.2 Pharmacodynamie
Le lumacaftor, un correcteur du CFTR, a favorisé la maturation et les déplacements dans les cellules de la protéine CFTR mutée F508del, pour améliorer le transport du chlorure dans des cultures primaires de cellules de l’épithélium bronchique humain (EBH) dérivées de personnes atteintes de FK homozygotes pour la mutation F508del. L’ivacaftor, un potentialisateur du CFTR, a potentialisé l’activation (probabilité d’ouverture) du canal lié à la mutation F508del du gène CFTR acheminé à la surface de la cellule par le lumacaftor, pour améliorer davantage le transport du chlorure. L’ampleur du transport du chlorure observée lors de l’association du lumacaftor et de l’ivacaftor était supérieure à celle observée avec l’un ou l’autre de ces agents seuls.
Paramètres pharmacologiques de l’innocuité
Lumacaftor
L’administration orale de lumacaftor n’a entraîné aucun effet indésirable touchant le SNC, l’appareil respiratoire ou la motilité gastro-intestinale chez le rat à des doses orales uniques pouvant atteindre 1 000 mg/kg.
Ivacaftor
L’administration orale de l’ivacaftor n’a entraîné aucun effet indésirable touchant le SNC ou l’appareil respiratoire chez le rat à des doses orales uniques pouvant atteindre 1 000 mg/kg. L’ivacaftor n’a entraîné aucun effet indésirable touchant le système cardiovasculaire dans le cadre des études de télémétrie où des doses orales uniques pouvant atteindre 100 mg/kg ont été administrées à des rats et des doses orales uniques pouvant atteindre 60 mg/kg ont été administrées à des chiens. L’ivacaftor a produit une inhibition de la vidange gastrique et du transit gastro-intestinal chez le rat par suite de l’administration de doses orales uniques de 500 et de 1 000 mg/kg.
Électrophysiologie cardiaque et paramètres hémodynamiques
L’effet de doses multiples de lumacaftor à 600 mg une fois par jour et d’ivacaftor à 250 mg q12h pendant 7 jours, suivies de doses de lumacaftor à 1 000 mg une fois par jour et d’ivacaftor à 450 mg q12h pendant 7 autres jours a été évalué dans le cadre d’un essai approfondi sur l’ÉCG mené à répartition aléatoire, contrôlé par placebo et par agent de comparaison actif, en groupes parallèles et avec doses croissantes chez 168 sujets en bonne santé. Aucune variation importante de l’intervalle QTc, de la durée du complexe QRS ou de l’intervalle PR n’a été observée, ni pour l’association lumacaftor à 600 mg une fois par jour/ivacaftor à 250 mg q12h, ni pour l’association lumacaftor à 1 000 mg une fois par jour/ivacaftor à 450 mg q12h.
Une baisse de la fréquence cardiaque a été observée chez les sujets ayant reçu l’association lumacaftor/ivacaftor. Au jour 7, pendant le traitement à l’association lumacaftor à 600 mg une fois par jour/ivacaftor à 250 mg q12h, des différences moyennes négatives statistiquement significatives, comparativement au placebo, ont été observées à 9 des 10 moments d’évaluation, la différence maximale moyenne, comparativement au placebo, étant de -7,86 bpm (IC à 90 %; -10,23, -5,49) 3 heures après l’administration de la dose. Au jour 14, pendant le traitement à l’association lumacaftor à 1 000 mg une fois par jour/ivacaftor à 450 mg q12h, des différences moyennes négatives statistiquement significatives, comparativement au placebo, ont été observées à 4 des 10 moments d’évaluation, la différence maximale moyenne, comparativement au placebo, étant de -4,09 bpm (IC à 90 %; -6,87, -1,31) à 6 heures.
Des mesures de la tension artérielle ont été faites avant l’administration de la dose, chaque jour du traitement. Des augmentations moyennes ajustées en fonction du placebo, depuis le départ, du creux de la tension artérielle systolique de 2 à 4 mm Hg du jour 2 au jour 15 ont été observées chez les sujets ayant reçu l’association lumacaftor/ivacaftor.
Des augmentations moyennes ajustées en fonction du placebo, depuis le départ, du creux de la tension artérielle diastolique de 2 à 6 mm Hg du jour 2 au jour 15 ont été observées chez les sujets ayant reçu l’association lumacaftor/ivacaftor (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire et Surveillance et épreuves de laboratoire, et 8 EFFETS INDÉSIRABLES, Augmentation de la tension artérielle).
Évaluation des concentrations de chlorure dans la sueur
La variation des concentrations de chlorure dans la sueur en réponse à l’administration de doses pertinentes de lumacaftor (seul ou en association avec l’ivacaftor) a été étudiée dans le cadre d’un essai clinique de phase 2 à double insu et contrôlé par placebo mené chez des patients âgés de 18 ans et plus atteints de FK et homozygotes ou hétérozygotes pour la mutation F508del du gène CFTR. Dans cet essai, 10 patients (homozygotes pour la mutation F508del) ont pris toutes les doses de lumacaftor en monothérapie à raison de 400 mg q12h pendant 28 jours avant de poursuivre le traitement avec l’ajout d’ivacaftor à raison de 250 mg q12h pendant 28 jours supplémentaires; 25 patients (homozygotes ou hétérozygotes pour la mutation F508del) ont pris toutes les doses de placebo. La différence entre le lumacaftor en monothérapie (à raison de 400 mg q12h) et le placebo sur le plan de la variation moyenne des concentrations de chlorure dans la sueur entre le début du traitement et le jour 28 était de -8,2 mmol/L (IC à 95 % : -14; -2). La différence entre l’association lumacaftor/ivacaftor (à raison de 400 mg/250 mg q12h) et le placebo sur le plan de la variation moyenne des concentrations de chlorure dans la sueur entre le début du traitement et le jour 56 était de -11 mmol/L (IC à 95 % : -18; -4).
La variation des concentrations de chlorure dans la sueur en réponse à l’association lumacaftor/ivacaftor a été évaluée au cours d’un essai clinique ouvert de 24 semaines de phase 3 (essai 3) mené auprès de 58 patients âgés de 6 à 11 ans atteints de FK (homozygotes pour la mutation F508del) qui ont reçu l’association lumacaftor 200 mg/ivacaftor 250 mg q12h pendant 24 semaines. Les patients qui avaient reçu l’association lumacaftor/ivacaftor ont présenté une réduction de la concentration de chlorure dans la sueur au jour 15, réduction qui s’est maintenue jusqu’à la semaine 24. La variation absolue moyenne intragroupe de la concentration de chlorure dans la sueur par rapport aux valeurs de départ, calculée selon la méthode des moindres carrés, était de -20,4 mmol/L au jour 15 et de -24,8 mmol/L à la semaine 24. Les concentrations de chlorure dans la sueur ont aussi été mesurées après une période de sevrage thérapeutique de 2 semaines afin d’évaluer la réponse sans médicament. La variation absolue moyenne intragroupe de la concentration de chlorure dans la sueur de la semaine 24 à la semaine 26 (après la période de sevrage thérapeutique de 2 semaines), calculée selon la méthode des moindres carrés, était de 21,3 mmol/L.
La variation des concentrations de chlorure dans la sueur en réponse au traitement par l’association lumacaftor/ivacaftor a été évaluée au cours d’une étude clinique ouverte de phase 3 durant 24 semaines (essai 4) menée auprès de 60 patients atteints de FK âgés de 2 à 5 ans (homozygotes pour la mutation F508del) qui ont reçu l’association lumacaftor 100 mg/ivacaftor 125 mg toutes les 12 heures (patients pesant < 14 kg) ou l’association lumacaftor 150 mg/ivacaftor 188 mg toutes les 12 heures (patients pesant ≥ 14 kg) pendant 24 semaines. Le traitement par l’association lumacaftor/ivacaftor a entraîné une réduction démontrée de la concentration de chlorure dans la sueur à partir de la semaine 4 jusqu’à la semaine 24. La variation absolue moyenne de la concentration de chlorure dans la sueur par rapport aux valeurs de départ était de -31,7 mmol/L (IC à 95 % : -35,7, -27,6) à la semaine 24. Les concentrations de chlorure dans la sueur ont aussi été mesurées après une période de sevrage thérapeutique de 2 semaines afin d’évaluer la réponse sans médicament. La variation absolue moyenne de la concentration de chlorure dans la sueur de la semaine 24 à la semaine 26 (après la période de sevrage thérapeutique de 2 semaines) était de 33,0 mmol/L (IC à 95 % : 28,9, 37,1). Cette variation représente un retour aux valeurs de départ après la période sans traitement.
La variation des concentrations de chlorure dans la sueur en réponse au traitement par l’association lumacaftor/ivacaftor a été évaluée au cours d’une étude clinique ouverte de 24 semaines de phase 3 (essai 5, partie B) menée auprès de 46 patients atteints de FK âgés de 1 an à moins de 2 ans (homozygotes pour la mutation F508del) qui ont reçu l’association lumacaftor 75 mg/ivacaftor 94 mg (1 patient pesant de 7 kg à < 9 kg lors de la sélection), l’association lumacaftor 100 mg/ivacaftor 125 mg (44 patients pesant de 9 kg à < 14 kg lors de la sélection) ou l’association lumacaftor 150 mg/ivacaftor 188 mg (1 patient pesant ≥ 14 kg) toutes les 12 heures pendant 24 semaines. Le traitement par l’association lumacaftor/ivacaftor a entraîné une réduction démontrée de la concentration de chlorure dans la sueur à la semaine 4 qui s’est maintenue jusqu’à la semaine 24. La variation absolue moyenne (É.-T.) de la concentration de chlorure dans la sueur par rapport aux valeurs de départ à la semaine 24 était de -29,1 (13,5) mmol/L (IC à 95 % : -34,8, -23,4). Par ailleurs, la concentration de chlorure dans la sueur a été évaluée après une période de 2 semaines sans traitement afin d’établir la réponse sans médicament. La variation absolue moyenne (É.-T.) de la concentration de chlorure dans la sueur de la semaine 24 à la semaine 26 (après la période de sevrage thérapeutique de 2 semaines) était de 27,3 (11,1) mmol/L (IC à 95 % : 22,3, 32,3). Cette variation représente un retour aux valeurs de départ après le sevrage thérapeutique.
Il n’y avait aucune corrélation directe entre la réduction des concentrations de chlorure dans la sueur et l’amélioration de la fonction pulmonaire (VEMS prédit).
Paramètres pharmacodynamiques secondaires
Lumacaftor
Le lumacaftor n’a pas corrigé la maturation ni les déplacements dans les cellules des 38 autres protéines examinées, y compris d’autres protéines mal repliées, des transporteurs ABC, des canaux ioniques, des kinases et des récepteurs couplés aux protéines G à des concentrations pouvant atteindre 10 µM, ce qui donne à penser que le lumacaftor n’est pas un correcteur général des protéines mal repliées ou normalement repliées et a donc un effet bien précis sur la protéine CFTR. Le lumacaftor a été évalué in vitro en vue de déterminer ses effets hors cible sur une grande variété de récepteurs et d’enzymes au moyen d’épreuves de liaison sur des ligands radioactifs et de déterminer ses interactions avec divers canaux ioniques. L’activité de liaison était limitée au récepteur du thromboxane A2 (TXA2) chez l’humain avec un Ki = 2,97 μM, et l’utilisation d’une préparation d’anneaux d’aorte de rat a ensuite permis de démontrer que le lumacaftor est un antagoniste fonctionnel de l’activité du TXA2. De façon générale, ces résultats indiquent un faible potentiel d’effets pharmacodynamiques hors cible ou secondaires médiés par le lumacaftor.
Bien qu’il soit limité par la solubilité dans le système de test, le lumacaftor n’était pas jugé comme un puissant inhibiteur du canal hERG (inhibition non statistiquement significative de 0,2 % à la concentration soluble maximale de 4.6 μM). La CI50 de l’effet inhibiteur n’a pu être déterminée en raison de l’absence d’inhibition significative à la limite de solubilité. Ces résultats ont été corroborés in vivo par l’absence de résultats cardiovasculaires, surtout d’ÉCG, dans le cadre d’études de télémétrie réalisées sur des chiens Beagle à une dose orale unique de 200 mg/kg.
Ivacaftor
L’ivacaftor a été évalué in vitro en vue de déterminer ses effets hors cible sur une grande variété de récepteurs et d’enzymes au moyen d’épreuves de liaison sur des ligands radioactifs et de déterminer ses interactions avec divers canaux ioniques. L’ivacaftor n’a pas formé de liaison puissante avec ces cibles et n’a pas altéré la fonction de celles-ci de façon importante, ce qui indique un faible potentiel d’effets hors cible. Durant les épreuves électrophysiologiques, l’ivacaftor a seulement modérément inhibé le CaV1.2 (CI50 = 1,3 µM) et le KV1.5 (CI50 = 3,4 µM) et a eu peu ou pas d’activité mesurable (CI50 > 10 µM) sur les autres canaux sodiques, calciques et potassiques testés.
L’ivacaftor a produit une inhibition liée à la concentration des courants de queue du hERG (human ether-a-go-go related gene), selon une CI15 de 5,5 µM, laquelle est plus élevée que la Cmax (1,5 µM) de l’ivacaftor à la dose thérapeutique. Cependant, aucune prolongation de l’intervalle QT liée à l’ivacaftor n’a été observée durant les études de télémétrie chez le chien après des doses uniques allant jusqu’à 60 mg/kg ni enregistrée à l’ÉCG réalisé dans le cadre d’études sur l’administration répétée à des chiens durant une période maximale de 1 an à raison de 60 mg/kg/jour. L’ivacaftor a produit une augmentation liée à la dose, mais transitoire, des paramètres de la tension artérielle chez le chien après l’administration orale de doses uniques pouvant atteindre 60 mg/kg.
10.3 Pharmacocinétique
Les résultats des études in vivo ont démontré que l’absorption du lumacaftor et de l’ivacaftor chez les souris, les rats, les lapins et les chiens est rapide, et que la biodisponibilité (%f) variait de 30 à 100 %. Lors de la coadministration dans le cadre d’études sur des traitements d’association sur des rats et des chiens, l’exposition générale au lumacaftor et à l’ivacaftor était semblable à celle obtenue lorsque ces composantes étaient administrées séparément. L’apparente perméabilité du lumacaftor et de l’ivacaftor dans la monocouche des cellules
Caco-2 était élevée, ce qui a peut-être contribué à la biodisponibilité orale élevée. Ni le lumacaftor ni l’ivacaftor n’est un substrat du transporteur de sortie de la gpP.
Une augmentation de l’exposition proportionnelle à la dose a été observée lorsque le lumacaftor et l’ivacaftor étaient administrés à de faibles doses associées à la pharmacocinétique; par contre, l’exposition était généralement inférieure à l’exposition proportionnelle à la dose à des doses plus élevées, administrées dans le cadre d’études de toxicité. Aucune différence significative de l’exposition n’a été observée entre les deux sexes, tant au lumacaftor qu’à l’ivacaftor. À la suite d’une administration répétée à des souris, à des rats, à des lapins et à des chiens, aucune manifestation de l’accumulation de lumacaftor n’a été décelée; par contre, l’exposition à l’ivacaftor était plus élevée à l’état d’équilibre, comparativement à l’exposition à une dose unique, et l’accumulation en fonction du temps était évidente dans le cadre d’études de la toxicité de doses répétées de plus longue durée. De plus, pour ce qui est de l’exposition générale aux principaux métabolites de l’ivacaftor (données non illustrées), l’exposition au métabolite M1 était plus élevée que l’exposition au métabolite M6 chez les 3 espèces testées (souris, rat et chien), et l’exposition aux métabolites M1 et M6 était inférieure à l’exposition à l’ivacaftor chez ces mêmes espèces.
In vitro, la liaison des protéines au lumacaftor, au M28-lumacaftor, à l’ivacaftor, au M1-ivacaftor et au M6-ivacaftor était élevée (> 98 %) dans le plasma des souris, des rats, des chiens et des humains. Les résultats d’études sur des composantes isolées de protéines plasmatiques humaines indiquent que ces composantes sont surtout liées à l’albumine sérique humaine (ASH). In vivo, ni le lumacaftor ni l’ivacaftor ne se lie aux tissus contenant de la mélanine (peau et[ou] yeux). Un passage transplacentaire du lumacaftor marqué au 14C et de l’ivacaftor marqué au 14C a été enregistré chez la rate et la lapine gravides après une seule dose orale, mais l’exposition des fœtus à l’ivacaftor a été faible et variable.
Le lumacaftor et l’ivacaftor sont deux substrats du CYP3A4; cependant, l’ivacaftor était beaucoup plus susceptible d’être métabolisé par le CYP3A4 que le lumacaftor. Ni le lumacaftor ni l’ivacaftor n’est un substrat des transporteurs de fixation hépatique OATP1B1 ou OATP1B3.
D’après des études sur des hépatocytes cultivés humains, le lumacaftor a le potentiel d’induire le CYP3A4, le CYP2B6 et les enzymes de la famille du CYP2C, contrairement à l’ivacaftor, au M1-ivacaftor et au M6-ivacaftor qui ne sont pas des inducteurs des enzymes CYP.
Dans le cadre d’études in vitro sur l’inhibition, le lumacaftor s’est révélé être un inhibiteur modéré du CYP2C8, et l’ivacaftor a le potentiel d’inhiber le CYP2C8 et le CYP2C9, ce qui laisse entrevoir un potentiel d’interactions médicament-médicament par l’inhibition du CYP2C8 et du CYP2C9. D’après des études in vitro, le lumacaftor et l’ivacaftor ont le potentiel d’inhiber la gpP, mais ne devraient pas inhiber le OATP1B1 ni le OATP1B3.
Le lumacaftor et l’ivacaftor ont été excrétés principalement dans les fèces chez toutes les espèces évaluées. Le lumacaftor a été excrété principalement sous forme inchangée, tandis que l’ivacaftor a été éliminé sous forme de métabolite oxydatif polaire. Le lumacaftor et l’ivacaftor ont aussi été excrétés dans le lait de rates lactantes.
L’exposition (ASC) au lumacaftor est environ 2 fois plus grande chez les volontaires adultes en bonne santé que chez les patients atteints de FK. L’exposition à l’ivacaftor est similaire chez les volontaires adultes en bonne santé et les patients atteints de FK. Suivant une administration biquotidienne, les concentrations plasmatiques de lumacaftor et d’ivacaftor à l’état d’équilibre chez des sujets en bonne santé étaient généralement atteintes après environ 7 jours de traitement, avec un coefficient d’accumulation d’environ 1,9 pour le lumacaftor. L’exposition à l’ivacaftor à l’état d’équilibre est plus faible que celle au jour 1 en raison de l’effet d’induction du CYP3A du lumacaftor. Les principaux paramètres pharmacocinétiques du
lumacaftor et de l’ivacaftor à l’état d’équilibre sont présentés dans le Tableau 8.
| Tableau 8 : Résumé des paramètres pharmacocinétiques du lumacaftor et de l’ivacaftor† à l’état d’équilibre chez des patients atteints de FK âgés de 18 ans et plus | |||||||
| Médicament | Cmax (mcg/mL) | Tmax (h) | t½ (h)‡ | ASC0-12 h (mcg*h/mL) | Clairance apparente typique Cl/F (L/h) | Volume de distribution apparent Vz/F (L)‡ | |
Lumacaftor à 400 mg q12h/ Ivacaftor à 250 mg q12h | Lumacaftor | 25,0 (7,96) | 2,15 (0,00 à 12,00) | 25,2 (9,94) | 198 (64,8) | 2,38 (29,4 %) | 50,1 (17,4) |
| Ivacaftor | 0,602 (0,304) | 2,10 (0,00, 11,10) | 9,34 (3,81) | 3,66 (2,25) | 25,1 (40,5 %) | 1 000 (550) | |
† D’après la préparation sous forme de comprimés. ‡ D’après l’association lumacaftor à 200 mg q12h/ivacaftor à 250 mg q12h étudiée chez des sujets en bonne santé. Le Tmax correspond à la médiane (minimum, maximum); la Cmax, la t1/2 et l’ASC0-12 h = moyenne (écart-type); Cl/F et Vz/F = moyenne (coefficient de variation, CV) | |||||||
Absorption : Préparation sous forme de comprimés : Suivant l’administration de doses orales multiples de lumacaftor, l’exposition au lumacaftor a généralement augmenté proportionnellement à la dose selon une plage de 50 à 1 000 mg toutes les 24 heures. Suivant l’administration d’une dose unique d’ORKAMBI à 400 mg/250 mg avec un repas à teneur élevée en matières grasses et en calories, l’ASC0-∞ et la Cmax du lumacaftor ont augmenté de 1,6 fois et de 2,2 fois, respectivement, comparativement à l’administration à jeun. La valeur médiane (plage) du tmax du lumacaftor est d’environ 4,0 (plage de 2,0 à 9,0) heures chez les personnes non à jeun.
Suivant l’administration de doses orales multiples d’ivacaftor en association avec du lumacaftor, l’exposition à l’ivacaftor a généralement augmenté, les doses passant de 150 mg toutes les 12 heures à des doses de 250 mg toutes les 12 heures. Suivant l’administration d’une dose unique d’ORKAMBI à 400 mg/250 mg avec un repas à teneur élevée en matières grasses et en calories, l’ASC0-∞ et la Cmax de l’ivacaftor ont augmenté de 2,5 fois et de 3,7 fois, respectivement, comparativement à l’administration à jeun. La valeur médiane (plage) du tmax de l’ivacaftor est d’environ 4,0 (plage de 2,0 à 6,0) heures chez les personnes non à jeun.
Préparation sous forme de granulés : Suivant l’administration d’une dose unique de 100 mg/125 mg d’ORKAMBI avec un repas à teneur élevée en matières grasses et en calories à des volontaires adultes en bonne santé, l’ASC0-∞ et la Cmax du lumacaftor ont augmenté de 1,2 fois et de 1,5 fois, respectivement, comparativement à l’administration à jeun. La valeur médiane (plage) du tmax du lumacaftor est d’environ 6,0 heures (plage de 2,0 à 12,0) chez les personnes non à jeun.
Suivant l’administration d’une dose unique de 100 mg/125 mg d’ORKAMBI avec un repas à teneur élevée en matières grasses et en calories à des volontaires adultes en bonne santé, l’ASC0-∞ et la Cmax de l’ivacaftor ont augmenté de 1,8 fois et de 1,9 fois, respectivement, comparativement à l’administration à jeun. La valeur médiane (plage) du tmax de l’ivacaftor est d’environ 6,0 (plage de 3,0 à 12,0) heures chez les personnes non à jeun.
Distribution : Environ 99 % du lumacaftor se lie aux protéines plasmatiques, principalement l’albumine. Suivant l’administration orale de 400 mg toutes les 12 heures chez des patients atteints de FK non à jeun, les volumes apparents typiques de distribution pour les compartiments central et périphérique (CV) étaient estimés à 23,5 L (48,7 %) et à 33,3 L (30,5 %), respectivement.
Environ 99 % de l’ivacaftor se lie aux protéines plasmatiques, principalement la glycoprotéine alpha 1-acide et l’albumine. L’ivacaftor ne se lie pas aux globules rouges chez l’humain.
Suivant l’administration orale d’ivacaftor à 250 mg toutes les 12 heures en association avec le lumacaftor, les volumes apparents typiques de distribution pour les compartiments central et périphérique (CV) étaient estimés à 95,0 L (53,9 %) et à 201 L (26,6 %), respectivement.
Métabolisme : Le lumacaftor n’est pas largement métabolisé chez l’humain, étant en majeure partie excrété sous forme inchangée dans les fèces. Des données in vitro et in vivo indiquent que le lumacaftor est principalement métabolisé par oxydation et glucuronidation.
Chez l’humain, l’ivacaftor est largement métabolisé. Les résultats d’essais in vitro et in vivo montrent que l’ivacaftor est principalement métabolisé par le CYP3A. Ses deux principaux métabolites chez l’humain sont le M1 et le M6. Le M1 possède environ 1/6e de la puissance de l’ivacaftor et est considéré comme un métabolite actif sur le plan pharmacologique. Le M6 possède moins de 1/50e de la puissance de l’ivacaftor et n’est pas considéré comme un métabolite actif sur le plan pharmacologique.
Élimination : Suivant l’administration orale de lumacaftor, la majorité du lumacaftor (51 %) est excrétée sous forme inchangée dans les fèces. Dans le cadre d’une étude de pharmacocinétique sur le lumacaftor seul administré chez l’humain, l’élimination urinaire du lumacaftor et de ses métabolites était minime (seulement 8,6 % de la radioactivité totale était récupérée dans l’urine, dont 0,18 % sous forme inchangée).
Suivant l’administration orale d’ivacaftor seul, l’essentiel de l’ivacaftor (88 %) est éliminé dans les fèces après la conversion métabolique. Environ 65 % de la dose totale d’ivacaftor est excrétée sous la forme de ses deux principaux métabolites, M1 et M6, dont 22 % sous forme de M1 et 43 % sous forme de M6. Dans le cadre d’une étude de pharmacocinétique sur l’ivacaftor seul administré chez l’humain, l’élimination urinaire de l’ivacaftor et de ses métabolites était minime (seulement 6,6 % de la radioactivité totale a été récupérée dans l’urine). Une proportion négligeable d’ivacaftor inchangé est excrétée dans l’urine.
Populations et états pathologiques particuliers
Enfants : Selon les analyses pharmacocinétiques populationnelles présentées au tableau 9, les expositions chez les adultes et les enfants sont comparables.
| Tableau 9 : Exposition moyenne (É.-T.) au lumacaftor et à l’ivacaftor, par groupe d’âge | ||||
| Groupe d’âge | Poids | Dose | ASCss moyenne du lumacaftor (É.-T.) (mcg*h/mL) | ASCss moyenne de l’ivacaftor (É.-T.) (mcg*h/mL) |
| Patients âgés de 1 à < 2 ans | 7 kg à < 9 kg | Sachet de lumacaftor 75 mg/ivacaftor 94 mg toutes les 12 heures | 234a | 7,98a |
| 9 kg à < 14 kg | Sachet de lumacaftor 100 mg/ivacaftor 125 mg toutes les 12 heures | 191 (40,6) | 5,35 (1,61) | |
| ≥ 14 kg | Sachet de lumacaftor 150 mg/ivacaftor 188 mg toutes les 12 heures | 116a | 5,82a | |
| < 14 kg | Sachet de lumacaftor 100 mg/ivacaftor 125 mg toutes les 12 heures | 180 (45,5) | 5,92 (4,61) | |
| Patients âgés de 2 à 5 ans | ≥ 14 kg | Sachet de lumacaftor 150 mg/ivacaftor 188 mg toutes les 12 heures | 217 (48,6) | 5,90 (1,93) |
| Patients âgés de 6 à 11 ans | Lumacaftor 200 mg/ivacaftor 250 mg toutes les 12 heures | 203 (57,4) | 5,26 (3,08) | |
Patients âgés de 12 à < 18 ans | Lumacaftor 400 mg/ivacaftor 250 mg toutes les 12 heures | 241 (61,4) | 3,90 (1,56) | |
| Patients âgés de 18 ans et plus | Lumacaftor 400 mg/ivacaftor 250 mg toutes les 12 heures | 198 (64,8) | 3,66 (2,25) |
a Valeurs basées sur les données d’un seul patient; écart-type non déclaré.
Personnes âgées : L’innocuité et l’efficacité d’ORKAMBI chez les patients âgés de 65 ans et plus n’ont pas été évaluées.
Sexe : Les différences entre les hommes et les femmes ont été évaluées par une analyse pharmacocinétique de la population d’après des essais cliniques sur le lumacaftor administré en association avec l’ivacaftor. Les résultats n’indiquent aucune différence pertinente sur le plan clinique quant aux paramètres pharmacocinétiques du lumacaftor et de l’ivacaftor entre les hommes et les femmes. Aucune modification de la dose d’ORKAMBI n’est nécessaire selon le sexe.
Insuffisance hépatique : L’effet d’une insuffisance hépatique légère (stade A de la classification de Child-Pugh, soit un score de 5 à 6) sur les paramètres pharmacocinétiques du lumacaftor administré en association avec l’ivacaftor n’a fait l’objet d’aucune étude, mais on suppose que l’augmentation de l’exposition serait inférieure à 50 %. Ainsi, aucune modification de la dose n’est recommandée chez les patients qui présentent une insuffisance hépatique légère.
Suivant l’administration de doses multiples de l’association lumacaftor/ivacaftor pendant 10 jours, les patients présentant une fonction hépatique modérément altérée (stade B de la classification de Child-Pugh, soit un score de 7 à 9) étaient davantage exposés au médicament (ASC0-12 h d’environ 50 % et Cmax d’environ 30 %) que les patients en bonne santé appariés quant aux paramètres démographiques. Par conséquent, une réduction de la dose est recommandée chez ces patients (voir la section 4 POSOLOGIE ET ADMINISTRATION).
Aucune étude n’a été réalisée chez les patients qui présentent une insuffisance hépatique grave (stade C de la classification de Child-Pugh, soit un score de 10 à 15), mais on peut préjuger que l’exposition au médicament serait plus élevée que chez les patients qui présentent une insuffisance hépatique modérée. Par conséquent, ORKAMBI doit être utilisé avec prudence chez les patients qui présentent une insuffisance hépatique grave, après avoir soupesé les risques et les bienfaits du traitement (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES). Une réduction de la dose est recommandée chez ces patients (voir la section 4 POSOLOGIE ET ADMINISTRATION).
Insuffisance rénale : Aucune évaluation de la pharmacocinétique d’ORKAMBI chez des patients atteints d’insuffisance rénale n’a été réalisée. Cependant, dans le cadre d’études de pharmacocinétique sur le lumacaftor ou l’ivacaftor seul administré chez l’humain, une proportion négligeable de lumacaftor ou d’ivacaftor inchangé était excrétée dans l’urine (voir 10.3 Pharmacocinétique, Élimination). Par conséquent, aucune modification de la dose d’ORKAMBI n’est recommandée chez les patients présentant une insuffisance rénale légère à modérée. Il est toutefois recommandé d’utiliser ORKAMBI avec prudence chez les patients atteints d’une insuffisance rénale grave (clairance de la créatinine égale ou inférieure à
30 mL/min) ou d’une insuffisance rénale au stade ultime (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à une température de 30 °C ou moins.
Garder hors de la vue et de la portée des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
L’élimination de produits pharmaceutiques dans l’environnement doit être réduite au minimum. Les médicaments ne doivent pas être jetés dans les eaux usées, et l’élimination dans les ordures ménagères doit être évitée.
Utiliser les « systèmes de collecte » locaux, si possible.
PARTIE II : INFORMATION SCIENTIFIQUE
13 INFORMATION PHARMACEUTIQUE
Substance pharmaceutique
Dénomination commune : lumacaftor/ivacaftor (INN)
Nom chimique :
lumacaftor : 3-[6-({[1-(2,2-difluoro-1,3-benzodioxol-5-yl)cyclopropyl]carbonyl}amino)-3-méthylpyridine -2-yl]acide benzoïque
Ivacaftor : N-(2,4-di-tert-butyl-5-hydroxyphényl)-1,4-dihydro-4-oxoquinoline-3-carboxamide
Formule moléculaire et masse
moléculaire :
lumacaftor : C24H18F2N2O5; 452,41
ivacaftor : C24H28N2O3; 392,49
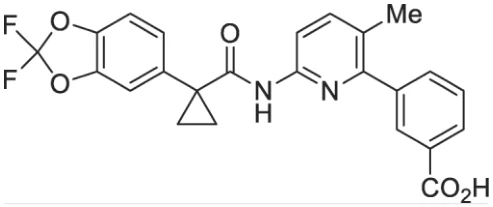
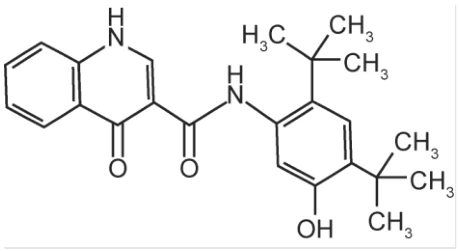
Formule de structure :
lumacaftor
ivacaftor
Propriétés physicochimiques :
Le lumacaftor est une poudre blanche à blanc cassé qui est presque insoluble dans l’eau (0,02 mg/mL).
L’ivacaftor est une poudre blanche à blanc cassé qui est presque insoluble dans l’eau (< 0,05 mcg/mL).
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
L’efficacité d’ORKAMBI (lumacaftor/ivacaftor) chez les patients atteints de FK a été démontrée dans 4 essais de phase 3. Les essais 1 et 2 étaient des essais à répartition aléatoire, à double insu et contrôlés par placebo, et les essais 3, 4 et 5 étaient des essais ouverts. Des patients atteints de FK et homozygotes pour la mutation F508del du gène CFTR ont participé à cette étude.
Patients atteints de FK âgés de 12 ans et plus qui sont homozygotes pour la mutation F508del du gène CFTR
| Tableau 10 : Résumé des caractéristiques démographiques des patients dans les essais cliniques (essais 1 et 2) menés auprès de patients atteints de FK avec une mutation F508del du gène CFTR | |||||
| No de l’essai | Méthodologie | Posologie, voie d’administration et durée | Patients de l’étude | Âge moyen (plage) | Sexe |
Essai 1 (patients homozygotes pour la mutation F508del du gène CFTR) | Essai multicentrique à répartition aléatoire, à double insu et contrôlé par placebo avec doses multiples et groupes parallèles | Lumacaftor à 600 mg 1 fois par jour/ivacaftor à 250 mg q12h; Lumacaftor à 400 mg q12h/ivacaftor à 250 mg q12h ou placebo; voie orale; avec des aliments; 24 semaines | 549 | 25,1 ans (12 à 64 ans) | Masculin : 53,7 % Féminin : 46,3 % |
Essai 2 (patients homozygotes pour la mutation F508del du gène CFTR) | Essai multicentrique à répartition aléatoire, à double insu et contrôlé par placebo avec doses multiples et groupes parallèles | Lumacaftor à 600 mg 1 fois par jour/ivacaftor à 250 mg q12h; Lumacaftor à 400 mg q12h/ivacaftor à 250 mg q12h ou placebo; voie orale; avec des aliments; 24 semaines | 559 | 25,0 ans (12 à 55 ans) | Masculin : 47,9 % Féminin : 52,1 % |
Essai 1
L’essai 1 a été mené auprès de 549 patients atteints de FK âgés de 12 ans et plus (âge moyen de 25,1 ans) présentant, lors de la sélection, un VEMS prédit situé entre 40 et 90 (moyenne de 60,7 au départ [plage de 31,1 à 94,0]). Tous les patients ont subi un dépistage du génotype de FK à la sélection; les patients admissibles présentaient la mutation F508del sur les deux allèles. Les patients ayant des antécédents de colonisation par des microorganismes tels que Burkholderia cenocepacia, Burkholderia dolosa ou Mycobacterium abscessus, ou qui ont présenté des résultats anormaux à au moins 3 épreuves de la fonction hépatique (ALT, AST, PA, GGT ≥ 3 fois la LSN ou bilirubine totale ≥ 2 fois la LSN), ont été exclus.
Essai 2
L’essai 2 a été mené auprès de 559 patients atteints de FK âgés de 12 ans et plus (âge moyen de 25,0 ans) présentant, lors de la sélection, un VEMS prédit situé entre 40 et 90 (moyenne de 60,5 au départ [plage de 31,3 à 99,8]). Tous les patients ont subi un dépistage du génotype de FK à la sélection; les patients admissibles présentaient la mutation F508del sur les deux allèles. Les patients ayant des antécédents de colonisation par des microorganismes tels que Burkholderia cenocepacia, Burkholderia dolosa ou Mycobacterium abscessus, ou qui ont
présenté des résultats anormaux à au moins 3 épreuves de la fonction hépatique (ALT, AST, PA, GGT ≥ 3 fois la LSN ou bilirubine totale ≥ 2 fois la LSN), ont été exclus.
Essais 1 et 2 :
Efficacité
L’efficacité d’ORKAMBI chez les patients atteints de FK qui sont homozygotes pour la mutation F508del du gène CFTR a été évaluée dans le cadre de deux essais cliniques de phase 3 à répartition aléatoire, à double insu et contrôlés par placebo, dans lesquels 1 108 patients atteints de FK dont l’état clinique était stable ont été répartis de façon aléatoire et ont reçu au moins 1 dose du médicament de l’étude; parmi ces patients, 369 ont été répartis de façon aléatoire pour recevoir la dose d’ORKAMBI (lumacaftor à 400 mg q12h/ivacaftor à 250 mg q12h). Dans ces 2 essais, les patients ont été répartis de façon aléatoire selon un rapport 1:1:1 pour recevoir l’association lumacaftor à 600 mg 1 fois par jour/ivacaftor à 250 mg q12h; ou ORKAMBI (lumacaftor à 400 mg q12h/ivacaftor à 250 mg q12h); ou le placebo. Les patients ont pris le médicament à l’étude avec des aliments contenant des matières grasses pendant 24 semaines, en plus de leurs traitements habituels contre la FK (p. ex., bronchodilatateurs, antibiotiques pour inhalation, dornase alpha et solution saline hypertonique). Les patients participant à ces essais étaient admissibles à passer à une étude de prolongation non contrôlée.
Dans les 2 essais, le paramètre d’efficacité principal était l’amélioration de la fonction pulmonaire, déterminée par la variation absolue du VEMS prédit, depuis le départ jusqu’à la semaine 24, évaluée selon la moyenne des effets du traitement à la semaine 16 et à la semaine 24.
Dans le cadre de ces 2 essais, le traitement par ORKAMBI a entraîné une amélioration statistiquement significative du VEMS prédit. La différence entre ORKAMBI et le placebo pour ce qui est de la variation absolue moyenne du VEMS prédit, du départ à la semaine 24 (évaluée selon la moyenne des effets du traitement à la semaine 16 et à la semaine 24), était de 2,6 points de pourcentage dans l’essai 1 (p = 0,0003) et de 3,0 points de pourcentage dans l’essai 2 (p < 0,0001) (Figure 1). Ces variations ont persisté tout au long de la période de traitement de 24 semaines (Figure 1). Une amélioration du VEMS prédit a été observée chez les participants sans égard à l’âge, à la gravité de la maladie, au sexe et à la région géographique.
Figure 1. Variation absolue, depuis le départ, du VEMS prédit à chaque visite dans les essais 1 et 2
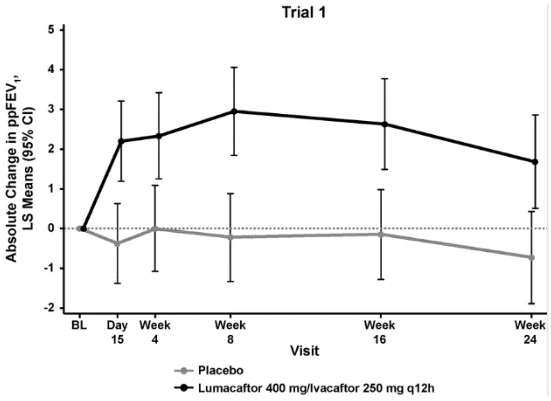
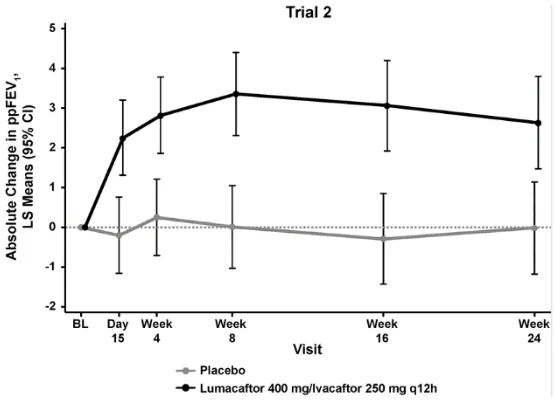
q12h : toutes les 12 heures
Autres paramètres d’évaluation clinique
D’autres variables d’efficacité comprenaient la variation relative du VEMS prédit, depuis le départ jusqu’à la semaine 24, évaluée selon la moyenne des effets du traitement à la semaine 16 et à la semaine 24; la variation absolue de l’IMC, depuis le départ jusqu’à la semaine 24; la variation absolue du score respiratoire obtenu au questionnaire sur la FK (CFQ-R), depuis le départ jusqu’à la semaine 24 (le CFQ-R est un outil spécifique à la FK qui permet de déterminer la qualité de vie liée à la santé évaluée par le patient qui comprend des volets généraux et des volets sur la FK). Le volet du CFQ-R sur la fonction respiratoire a été utilisé comme outil d’évaluation des symptômes respiratoires pertinents sur le plan clinique, dont la toux, la respiration sifflante, la congestion, la production d’expectorations et la difficulté à respirer. Le pourcentage de patients atteignant une variation relative ≥ 5 % du VEMS prédit depuis le départ, d’après la moyenne des semaines 16 et 24, a aussi été évalué dans les deux essais, ainsi que le nombre d’exacerbations pulmonaires jusqu’à la semaine 24. Dans le cadre de ces essais, une exacerbation pulmonaire était définie par un changement d’antibiothérapie (intraveineuse, par inhalation ou orale) rendu nécessaire en raison de la présence d’au moins 4 des 12 signes ou symptômes prédéfinis touchant les sinus ou les poumons. Les patients traités par ORKAMBI ont démontré une amélioration statistiquement significative de la variation relative du VEMS prédit et de la variation absolue de l’IMC (dans l’essai 2 seulement) (voir le Tableau 11).
| Tableau 11 : Résumé des résultats quant aux paramètres secondaires clés des essais 1 et 2* | |||||
| Essai 1 | Essai 2 | ||||
| Placebo (n = 184) | LUM à 400 mg/IVA à 250 mg q12h (n = 182) | Placebo (n = 187) | LUM à 400 mg/IVA à 250 mg q12h (n = 187) | ||
| Variation relative du VEMS prédit à la semaine 24† (%) | Différence entre les traitementsa | – | 4,3 (p = 0,0006)‡ | – | 5,3 (p < 0,0001)‡ |
| Variation absolue de l’IMC à la semaine 24 (kg/m2) | Différence entre les traitements (IC à 95 %) | – | 0,1 (-0,1; 0,3) | – | 0,4 (p = 0,0001)‡ |
| Variation absolue du score respiratoire obtenu au CFQ-R à la semaine 24 (points) | Différence entre les traitements (IC à 95 %) | – | 1,5 (-1,7; 4,7) | – | 2,9 -(0,3; 6,0) |
Pourcentage de patients présentant une variation relative ≥ 5 % du VEMS prédit d’après la moyenne des semaines 16 et 24 | % | 22 % | 37 % | 23 % | 41 % |
Risque relatif approchéb (IC à 95 %) | – | 2,1 (1,3 à 3,3) | – | 2,4 (1,5 à 3,7) | |
Nombre d’exacerbations pulmonaires jusqu’à la semaine 24 | Nombre d’événement s (taux par 48 semaines) | 112 (1,1) | 73 (0,7) | 139 (1,2) | 79 (0,7) |
Rapport de tauxc (IC à 95 %) | – | 0,7 (0,5 à 0,9) | – | 0,6 (0,4 à 0,8) | |
* Dans chaque essai, une procédure de tests hiérarchisés a été faite dans chaque groupe de traitement actif pour mesurer les paramètres d’évaluation primaire et secondaires vs le placebo; à chaque étape, il fallait obtenir une valeur p ≤ 0,0250 et ce seuil de signification pour tous les tests précédents pour qu’il puisse être question de résultats statistiquement significatifs. † Établi selon la moyenne des effets du traitement aux semaines 16 et 24. ‡ Indique des résultats statistiquement significatifs confirmés lors de la procédure de tests hiérarchisés. Les autres mesures d’efficacité ne sont pas tenues comme étant statistiquement significatives. IC : intervalle de confiance a Différence entre les traitements = effet d’ORKAMBI - effet du placebo b Risque relatif approché (LUM/IVA vs placebo) : rapport de la probabilité de survenue des événements liés à l’association LUM/IVA, divisé par celui des événements liés au placebo c Rapport de taux (LUM/IVA vs placebo) : taux des événements liés à l’association LUM/IVA, divisé par le taux des événements liés au placebo | |||||
Patients atteints de FK âgés de 1 à 11 ans qui sont homozygotes pour la mutation F508del du gène CFTR
| Tableau 12 : Résumé des caractéristiques démographiques des patients dans les essais cliniques (essais 3, 4 et 5) menés auprès de patients atteints de FK avec une mutation F508del du gène CFTR | |||||
| No de l’essai | Méthodologie | Posologie, voie d’administration, durée | Patients de l’étude* | Âge moyen (plage) | Sexe |
| Essai 3 (patients | Essai multicentrique | Lumacaftor à 200 mg | 58† | 9,1 ans (6 à 11 ans) | Masculin : 46,6 % |
homozygotes pour la mutation F508del du gène CFTR) | ouvert sur l’innocuité avec doses multiples | q12h/ivacaftor à 250 mg q12h; voie orale; avec des aliments; 24 semaines | Féminin : 53,4 % | ||
Essai 4 (patients homozygotes pour la mutation F508del du gène CFTR) | Essai multicentrique ouvert sur l’innocuité avec doses multiples | Granulés de lumacaftor à 100 mg q12h/ivacaftor à 125 mg q12h; < 14 kg; voie orale; avec des aliments; 24 semaines ou Granulés de lumacaftor à 150 mg q12h/ivacaftor à 188 mg q12h; ≥ 14 kg; voie orale; avec des aliments; 24 semaines | 60 | 3,7 ans (2 à 5 ans) | Masculin : 52,6 % Féminin : 47,4 % Masculin : 51,2 % Féminin : 48,8 % |
Essai 5 (patients homozygotes pour la mutation F508del du gène CFTR) | Essai multicentrique ouvert sur l’innocuité avec doses multiples | Granulés de lumacaftor à 75 mg q12h/ivacaftor à 94 mg q12h; 7 kg à < 9 kg; voie orale; avec des aliments; 24 semaines Granulés de lumacaftor à 100 mg q12h/ivacaftor à 125 mg q12h; 9 kg à < 14 kg; voie orale; avec des aliments; 24 semaines Granulés de lumacaftor à 150 mg q12h/ivacaftor à 188 mg q12h; ≥ 14 kg; voie orale; avec des aliments; 24 semaines | 46 | 18,1 mois (1 à < 2 ans) | Masculin : 47,8 % Féminin : 52,2 % |
| * n = nombre de patients répartis aléatoirement et ayant reçu le médicament † n = nombre de patients ayant reçu le médicament | |||||
Essai 3 : Étude de l’innocuité et de la tolérabilité chez les enfants âgés de 6 à 11 ans atteints de FK qui sont homozygotes pour la mutation F508del du gène CFTR
L’efficacité d’ORKAMBI chez les enfants âgés de 6 à 11 ans est extrapolée de l’efficacité observée chez les enfants de 12 ans et plus qui sont homozygotes pour la mutation F508del du gène CFTR; cette extrapolation s’appuie sur les analyses pharmacocinétiques
populationnelles qui montrent des niveaux d’exposition au médicament similaires chez les patients de 12 ans et plus et les enfants âgés de 6 à 11 ans (voir le Tableau 9).
Des données supplémentaires concernant l’innocuité du traitement ont été obtenues lors d’un essai clinique ouvert de phase 3 de 24 semaines mené auprès de 58 patients atteints de FK âgés de 6 à 11 ans (âge moyen de 9,1 ans) ayant lors de la sélection un VEMS prédit ≥ 40 et un poids >15 kg (essai 3). La moyenne de départ du VEMS prédit était de 91,4 (plage de 55 à 122,7). Tous les patients ont subi un dépistage du génotype de FK à la sélection; les patients admissibles présentaient la mutation F508del sur les deux allèles. Les patients qui ont présenté des résultats anormaux à au moins 3 épreuves de la fonction hépatique (ALT, AST, PA, GGT ≥ 3 fois la LSN), dont les taux d’ALT ou d’AST étaient > 5 fois la LSN ou dont le taux de bilirubine totale était > 2 fois la LSN ont été exclus.
Dans l’essai 3, la spirométrie (VEMS prédit) était mesurée afin de servir de paramètre d’innocuité prédéterminé. La variation absolue moyenne intragroupe du VEMS prédit par rapport aux valeurs de départ, calculée selon la méthode des moindres carrés, était de 2,5 points de pourcentage à la semaine 24. Le VEMS prédit a également été mesuré lors de la visite de suivi de l’innocuité (après l’arrêt prévu du traitement) à la semaine 26. La variation absolue moyenne intragroupe du VEMS prédit de la semaine 24 à la semaine 26, calculée selon la méthode des moindres carrés, était de -3,2 points de pourcentage.
L’IMC et le score Z de l’IMC relatif à l’âge ont servi de paramètres secondaires. Les variations absolues moyennes intragroupe de l’IMC et du score Z de l’IMC relatif à l’âge étaient de 0,64 kg/m2 et de 0,15, respectivement, à la semaine 24.
Essai 4 : Étude de l’innocuité et de la tolérabilité chez les enfants âgés de 2 à 5 ans atteints de FK qui sont homozygotes pour la mutation F508del du gène CFTR
Les données sur l’efficacité d’ORKAMBI chez les enfants âgés de 2 à 5 ans sont extrapolées à partir des données sur l’efficacité du médicament chez les patients âgés de 6 ans ou plus qui sont homozygotes pour la mutation F508del du gène CFTR. Elles sont appuyées sur les analyses pharmacocinétiques menées auprès de cette population qui ont révélé des taux d’exposition similaires chez les patients âgés de 6 ans ou plus ayant reçu des comprimés ORKAMBI et les enfants âgés de 2 à 5 ans (voir le Tableau 9) ayant reçu les granulés d’ORKAMBI à prise orale.
L’essai 4, un essai ouvert de 24 semaines sur l’innocuité, a été mené auprès de 60 patients atteints de FK âgés de 2 à 5 ans à la sélection (âge moyen au départ de 3,7 ans) qui sont homozygotes pour la mutation F508del. Selon leur poids à la sélection, les patients ont reçu des granulés mélangés avec de la nourriture toutes les 12 heures, à une dose de 100 mg de lumacaftor/125 mg d’ivacaftor pour les patients pesant moins de 14 kg ou de 150 mg de lumacaftor/188 mg d’ivacaftor pour les patients pesant 14 kg ou plus, pendant 24 semaines en plus des traitements contre la FK qui leur ont été prescrits. Tous les patients pesaient plus de 8 kg. Les patients ayant obtenu des résultats anormaux aux épreuves de la fonction hépatique (ALT, AST ou bilirubine totale > 2 fois la LSN) ont été exclus. Afin d’évaluer les effets sans médicament, les patients avaient une visite de suivi de l’innocuité après une période de sevrage thérapeutique de 2 semaines.
Les valeurs spirométriques (VEMS prédit) ont été évaluées chez les patients de plus de 3 ans. Cependant, seules les données de 13 patients au départ et à la semaine 24 étaient disponibles, et tous les patients sauf un ont reçu la dose la plus élevée (lumacaftor à 150 mg/ivacaftor à 188 mg). La variation absolue moyenne du VEMS prédit par rapport aux valeurs de départ était de 0,5 point de pourcentage à la semaine 24 dans le groupe recevant le lumacaftor à 150 mg/ivacaftor à 188 mg.
Les résultats de l’étude clinique comprenaient d’autres paramètres d’évaluation secondaires, soit l’IMC et le score Z de l’IMC selon l’âge. La variation absolue de l’IMC et du score Z de l’IMC selon l’âge par rapport aux valeurs de départ était de 0,27 kg/m2 et de 0,29, respectivement, à la semaine 24.
Essai 5 : Étude d’innocuité et de pharmacocinétique chez des patients atteints de FK âgés de 1 à moins de 2 ans et homozygotes pour la mutation F508del du gène CFTR
L’efficacité d’ORKAMBI chez les enfants âgés de 1 à moins de 2 ans est extrapolée de l’efficacité observée chez les enfants de 12 ans et plus qui sont homozygotes pour la mutation F508del du gène CFTR; cette extrapolation s’appuie sur les analyses pharmacocinétiques populationnelles qui montrent des niveaux d’exposition au médicament similaires chez les patients de 2 ans et plus ayant reçu ORKAMBI.
L’essai 5, partie B, un essai ouvert sur l’innocuité, a été mené auprès de 46 patients atteints de FK âgés de 1 à moins de 2 ans (âge moyen au départ de 18,1 mois) qui sont homozygotes pour la mutation F508del. Selon leur poids à la sélection, les patients ont reçu des granulés mélangés avec de la nourriture toutes les 12 heures, à une dose de 75 mg de lumacaftor/94 mg d’ivacaftor pour les patients pesant de 7 à moins de 9 kg (1 patient), de 100 mg de lumacaftor/125 mg d’ivacaftor pour les patients pesant de 9 à moins de 14 kg (44 patients) ou de 150 mg de lumacaftor/188 mg d’ivacaftor pour les patients pesant 14 kg ou plus (1 patient), pendant 24 semaines en plus des traitements contre la FK qui leur ont été prescrits. Les patients ayant obtenu des résultats anormaux aux épreuves de la fonction hépatique (ALT, AST ou bilirubine totale > 2 fois la LSN) ont été exclus. Afin d’évaluer les effets sans médicament, les patients avaient une visite de suivi de l’innocuité après une période de sevrage thérapeutique de 2 semaines.
Dans le cadre de l’essai 5, partie B, le paramètre d’évaluation principal de l’innocuité et de la tolérabilité a été évalué sur 24 semaines. Les paramètres secondaires visaient à évaluer le profil pharmacocinétique et la variation absolue de la concentration de chlorure dans la sueur par rapport aux valeurs de départ à la semaine 24 du traitement (voir la section 10.2 Effets pharmacodynamiques). Les autres paramètres pharmacodynamiques comprenaient l’IMC et le score z de l’IMC selon l’âge. La variation absolue de l’IMC et du score Z de l’IMC selon l’âge par rapport aux valeurs de départ était de -0,2 kg/m2 et de -0,04 kg/m2, respectivement, à la semaine 24.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Les effets toxiques du lumacaftor et de l’ivacaftor ont été évalués au moyen de tests de toxicité aiguë, de toxicité de doses répétées, de génotoxicité, de cancérogénicité, de toxicité pour la reproduction et le développement et de tolérance locale, entre autres.
Toxicité aiguë
Lumacaftor
Le lumacaftor a démontré un faible potentiel de toxicité aiguë par suite de l’administration de doses uniques élevées tant chez le rat que chez la souris (dose maximale tolérée [DMT] ≥ 2 000 mg/kg chez ces deux espèces). Les DMT déterminées représentent 10 à 20 fois la DMRH selon un rapport de mg/kg (en supposant un poids humain de 50 kg).
Ivacaftor
L’ivacaftor a démontré un faible potentiel de toxicité aiguë par suite de l’administration de doses uniques élevées tant chez la souris (DMT = 2 000 mg/kg) que chez le rat (DMT = 500 mg/kg). Aucun effet indésirable lié à l’ivacaftor n’a été observé à des doses de 8 à 16 fois supérieures à la DMRH, selon un rapport de mg/kg (en supposant un poids humain de 50 kg).
Toxicité de doses répétées
Lumacaftor
Des études sur la toxicité de doses répétées chez la souris pendant un maximum de 3 mois, chez le rat pendant un maximum de 6 mois et chez le chien pendant un maximum de 12 mois n’ont permis de déceler d’effets toxiques liés au lumacaftor dans aucun organe cible, à des doses atteignant ou surpassant la DMT établie chez ces espèces dans le cadre de l’étude sur 3 mois. Les résultats notables observés chez le rat et le chien suivant l’administration de doses répétées étaient limités à une réduction du poids corporel lié à la dose et à une diminution minime à modérée liée à la dose des paramètres érythrocytaires, dont la réponse était régénérative chez le rat et non régénérative chez le chien. Les résultats notoires observés uniquement chez le rat suivant l’administration de doses répétées comprenaient une réponse régénérative à la diminution des paramètres érythrocytaires (comprenant une augmentation dans les réticulocytes en circulation et, à des doses élevées, une hématopoïèse extramédullaire dans la rate); et des résultats microscopiques d’hypertrophie centrolobulaire minime dans le foie des mâles à des doses élevées, ce qui était perçu comme une réponse adaptative ou compensatoire à l’induction du cytochrome P450 (CYP) observée chez le rat. Les résultats notoires observés uniquement chez le chien suivant l’administration de doses répétées comprenaient la mortalité (3 animaux ont dû être euthanasiés à cause de la détérioration de leur état physique, d’une baisse importante de leur consommation de nourriture et[ou] de signes cliniques associés) survenant à une dose qui dépassait de loin la DMT chez cette espèce, comme le montrent d’autres signes cliniques de toxicité (démarche irrégulière, tremblements, mouvements saccadés et[ou] rigidité musculaire) observés sporadiquement chez certains animaux, de même qu’une perte de poids importante (23 %) observée chez les mâles comme chez les femelles. Sauf pour ces effets défavorables observés chez le chien à des doses surpassant la DMT, ces résultats notables ont été jugés non défavorables, ne se sont pas aggravés au fil du temps et étaient réversibles ou partiellement réversibles lorsqu’une évaluation du rétablissement a été intégrée à la méthodologie de ces études.
Dans le cadre des études de toxicité chronique, les expositions au lumacaftor par suite de l’administration de la dose sans effet nocif observé (DSENO) chez le rat (1 000 mg/kg/jour) et le chien (500 mg/kg/jour) étaient d’au moins 1,1 à 8 fois plus élevées que l’ASC0-24h (396 mcg∙h/mL) à l’état d’équilibre établi par suite de l’administration de la dose thérapeutique recommandée chez l’humain en concomitance avec de l’ivacaftor, sous la forme d’ORKAMBI.
Ivacaftor
L’ivacaftor a été testé dans le cadre d’études sur des doses répétées durant une période maximale de 3 mois chez la souris, de 6 mois chez le rat et de 12 mois chez le chien. Le seul organe pour lequel une toxicité de l’ivacaftor a été observée est le foie de la souris et du rat. Des valeurs biochimiques et(ou) des signes morphologiques indiquant une hépatotoxicité ont été observés par suite de l’administration de doses élevées chez la souris (600 mg/kg/jour dans le cadre de l’étude de 3 mois) et chez le rat (200 mg/kg/jour dans le cadre de l’étude de 3 mois et 100 mg/kg/jour dans le cadre de l’étude de 6 mois). Chez la souris, les principales altérations révélées par la pathologie clinique après 3 mois d’administration étaient des taux élevés d’alanine aminotransférase (ALT), de phosphatase alcaline (PA) et d’électrolytes sériques, comparativement au groupe témoin, et des taux de cholestérol et de glucose plus faibles, accompagnés d’un minuscule foyer de nécrose hépatocellulaire chez quelques individus seulement. Les principales altérations liées à l’ivacaftor relevées par la pathologie clinique chez le rat (comparativement au groupe témoin) comprenaient la prolongation du temps de prothrombine (TP) et du temps thromboplastine partielle activée (TTPA); l’augmentation des taux d’ALT, de gamma-glutamyltransférase (GGT), de protéine totale et de l’azote uréique du sang (BUN); des variations des électrolytes sériques; et un taux plus faible de bicarbonate. L’examen histopathologique a révélé des augmentations du poids du foie liées à la dose accompagnées de nécrose hépatocellulaire centrolobulaire et d’inflammation aiguë et subaiguë chez quelques rats et de cellules inflammatoires mixtes observées dans le foie à l’occasion. En général, les élévations des enzymes hépatiques n’étaient pas 3 fois plus importantes que la normale.
Des cas de bloc auriculo-ventriculaire (AV) se sont produits occasionnellement chez le chien dans le cadre des études sur les doses répétées. Le bloc AV est un constat bien documenté chez cette espèce. De plus, une légère augmentation de l’incidence des épisodes de complexe supraventriculaire prématuré (CSVP) a été observée dans le cadre de l’étude sur l’administration à long terme (durée de 12 mois). Les épisodes de CSVP, qui sont survenus chez seulement 3 des 40 chiens utilisés dans le cadre de cette étude, ont consisté en des événements multiples enregistrés durant un seul examen électrocardiographique (ÉCG) par suite de l’administration de doses ≥ 30 mg/kg/jour et sont disparus après une période de récupération de 28 jours. Tous les autres paramètres de l’ÉCG étaient normaux dans tous les groupes et les épisodes de CSVP n’ont donné lieu à aucun changement morphologique du cœur ni à aucun changement dans l’état de santé des chiens touchés.
Dans le cadre des études de toxicité chronique, les expositions additionnées à l’ivacaftor et à ses métabolites par suite de l’administration de la DSENO chez le rat (50 mg/kg/jour) et chez le chien (60 mg/kg/jour) étaient d’au moins 3,6 à 6,4 fois plus élevées que les ASC0-24h additionnées (81,12 mcg∙h/mL) à l’état d’équilibre établi par suite de l’administration de la dose thérapeutique recommandée chez l’humain en concomitance avec le lumacaftor sous la forme d’ORKAMBI.
Traitement d’association au lumacaftor et à l’ivacaftor
Dans le cadre d’une étude de toxicité de doses répétées sur la coadministration de lumacaftor et d’ivacaftor, menée chez le rat pendant un maximum de 3 mois et chez le chien pendant un maximum de 28 jours, aucun effet toxique ni interaction imprévus ne sont survenus. Chez le chien, les résultats notables étaient limités à une incidence de résultats cardiovasculaires non défavorables (prolongation de l’intervalle PR et bloc AV à des doses ≥ 600/15 mg/kg/jour de l’association lumacaftor/ivacaftor, et épisodes de CSVP à des doses de 600/60 mg/kg/jour de l’association lumacaftor/ivacaftor) plus élevée que celle notée dans le cadre d’études précédentes sur l’ivacaftor seul. Chez le rat, les résultats notables étaient limités à des résultats microscopiques non défavorables de petits foyers d’érosion occasionnels et de nécrose de la muqueuse glandulaire de l’estomac, indiquant que l’association médicamenteuse irritait le tractus gastro-intestinal des rats (résultats observés à des doses ≥ 500/10 mg/kg/jour de l’association lumacaftor/ivacaftor). Ces résultats n’ont pas été observés chez le chien et étaient attribuables à un effet irritant localisé du lumacaftor et de l’ivacaftor à des concentrations élevées qui ne sont pas susceptibles d’être utilisées chez l’humain recevant le lumacaftor en association avec l’ivacaftor.
Carcinogénicité
Lumacaftor
Une étude de 2 ans menée sur des rats et une étude de 26 semaines menée sur des souris transgéniques Tg.rasH2 pour évaluer le potentiel carcinogène du lumacaftor ont démontré que le lumacaftor n’était pas carcinogène. À la dose non carcinogène (1 000 mg/kg/jour, dose la plus élevée testée), les expositions du plasma des rats mâles et femelles au lumacaftor étaient de 5,4 à 12,7 fois les taux plasmatiques mesurés chez l’humain pour la composante lumacaftor d’ORKAMBI après un traitement d’association. À la dose non carcinogène (2 000 et 1 500 mg/kg/jour, dose la plus élevée testée chez les mâles et les femelles), les expositions du plasma de la souris au lumacaftor étaient d’environ 3,5 à 5,3 fois les taux plasmatiques mesurés chez l’humain pour la composante lumacaftor d’ORKAMBI après un traitement d’association.
Ivacaftor
Des études d’une durée de 2 ans chez la souris et le rat visant à évaluer le potentiel carcinogène de l’ivacaftor ont démontré l’absence d’effet carcinogène chez ces deux espèces. À la dose non carcinogène (200 mg/kg/jour, dose la plus élevée testée), les expositions additionnées du plasma de la souris à l’ivacaftor et à ses métabolites étaient d’environ 1,7 à 3,4 fois les taux plasmatiques additionnés mesurés chez l’humain pour la composante ivacaftor d’ORKAMBI et ses métabolites après un traitement d’association. À la dose non carcinogène (50 mg/kg/jour, dose la plus élevée testée), les expositions additionnées du plasma du rat à l’ivacaftor et à ses métabolites étaient d’environ 8,9 à 13 fois les taux plasmatiques additionnés mesurés chez l’humain pour la composante ivacaftor d’ORKAMBI et ses métabolites après un traitement d’association.
Génotoxicité
Lumacaftor
Les tests de génotoxicité in vitro et in vivo standards suivants ont révélé que le lumacaftor est non mutagène et non clastogène : test de Ames pour détecter des mutations génétiques bactériennes, test d’aberration chromosomique in vitro sur des cellules ovariennes de hamster chinois et test des micronoyaux chez la souris in vivo.
Ivacaftor
Les tests de génotoxicité in vitro et in vivo standards suivants ont révélé que l’ivacaftor est non mutagène et non clastogène : test de Ames pour détecter des mutations génétiques bactériennes, test d’aberration chromosomique in vitro sur des cellules ovariennes de hamster chinois et test des micronoyaux chez la souris in vivo.
Toxicologie pour la reproduction et le développement
Lumacaftor
Le lumacaftor n’a eu aucun effet sur les indices de fertilité et de performance de reproduction des rats et des rates par suite de l’administration de 1 000 mg/kg/jour (environ 3 et 8 fois, respectivement, la DMRH pour la composante lumacaftor d’ORKAMBI lorsque l’ASC du lumacaftor était extrapolée des expositions au lumacaftor dans le cadre de l’étude de toxicité des doses répétées de 6 mois réalisée chez cette espèce). Le lumacaftor ne s’est pas révélé tératogène chez le rat par suite de l’administration de doses correspondant à environ 8 fois la DMRH pour la composante lumacaftor d’ORKAMBI (d’après l’ASC du lumacaftor après l’administration d’une dose de 2 000 mg/kg/jour à la rate gravide). Le lumacaftor ne s’est pas révélé tératogène chez le lapin par suite de l’administration de doses correspondant à environ 5 fois la DMRH pour la composante lumacaftor d’ORKAMBI (d’après l’ASC du lumacaftor après l’administration d’une dose de 200 mg/kg/jour à la lapine gravide). Le passage transplacentaire du lumacaftor a été observé chez la rate et la lapine gravides. Le lumacaftor n’a pas non plus entraîné de problème du développement (apprentissage et mémoire, capacité de reproduction) chez les petits des rates qui ont reçu le médicament par voie orale durant leur grossesse et jusqu’à la naissance et au sevrage de leur progéniture.
Ivacaftor
L’ivacaftor a réduit les indices de fertilité et de performance de reproduction chez les rats et les rates par suite de l’administration d’une dose de 200 mg/kg/jour (environ 11 et 7 fois, respectivement, la DMRH de la composante ivacaftor d’ORKAMBI, lorsque la somme des ASC de l’ivacaftor et celle de ses métabolites est extrapolée à partir de l’exposition au jour 90 à 150 mg/kg/jour dans le cadre de l’étude de toxicité de doses répétées sur 6 mois réalisée chez les mâles et au jour 17 de l’étude pilote sur le développement embryo-fœtal de cette espèce). Une réduction du poids des vésicules séminales chez les mâles et une fréquence accrue de diestrus prolongé chez les femelles ont été observées par suite de l’administration de 200 mg/kg/jour. L’ivacaftor a diminué l’indice de fertilité et le nombre de corps jaunes, d’implantations et d’embryons viables chez les rates par suite de l’administration de doses de 200 mg/kg/jour lorsque les femelles ont reçu le médicament avant la conception et au début de la grossesse. Aucun effet n’a été observé sur les indices de fertilité et de performance de reproduction des rats et des rates par suite de l’administration de ≤ 100 mg/kg/jour (environ 8 et 4,5 fois la DMRH pour la composante ivacaftor d’ORKAMBI, lorsque la somme des ASC de l’ivacaftor et de celle de ses métabolites est extrapolée à partir de l’exposition au Jour 90 à 100 mg/kg/jour dans le cadre de l’étude de toxicité de doses répétées sur 6 mois réalisée chez cette espèce). L’ivacaftor ne s’est pas révélé tératogène chez le rat à des doses d’environ 7 fois la DMRH pour la composante ivacaftor d’ORKAMBI (d’après la somme des ASC de l’ivacaftor et de ses métabolites après l’administration d’une dose de 200 mg/kg/jour chez la rate gravide, extrapolée des expositions à l’ivacaftor des femelles dans le cadre de l’étude pilote sur le développement embryo-fœtal et du rapport métabolite-substance mère chez les femelles dans le cadre de l’étude de toxicité sur 6 mois menée chez cette espèce). L’ivacaftor ne s’est pas révélé tératogène chez le lapin par suite de l’administration de doses correspondant à environ 46 fois la DMRH pour la composante ivacaftor d’ORKAMBI (d’après l’ASC de l’ivacaftor après l’administration d’une dose de 100 mg/kg/jour à la lapine gravide). Le passage transplacentaire de l’ivacaftor a été observé chez la rate et la lapine gravides. L’ivacaftor n’a pas non plus entraîné de problème du développement (apprentissage et mémoire, capacité de reproduction) chez les petits des rates qui ont reçu le médicament par voie orale durant leur grossesse et jusqu’à la naissance et au sevrage de leur progéniture. Les métabolites M1 et M6 n’ont pas été mesurés directement dans les études de toxicité pour le développement et la reproduction.
Toxicologie particulière
Lumacaftor
Il a été déterminé que le lumacaftor n’irritait pas la peau d’après les résultats du test d’irritation de la peau in vitro EPISKINTM. Une épreuve in vitro sur des cornées de bovins isolées (test d’opacité et de perméabilité cornéenne bovine) a révélé que le lumacaftor n’est pas irritant pour les yeux. Le test du ganglion lymphatique local murin a montré que le lumacaftor n’a aucun effet sur la réponse proliférative des cellules ganglionnaires des ganglions lymphatiques auriculaires drainants, ce qui révèle que le lumacaftor n’a aucun potentiel de sensibilisation de la peau.
Ivacaftor
L’administration topique de l’ivacaftor à des lapins n’a donné lieu à aucune irritation cutanée. Une épreuve in vitro sur des cornées de bovins isolées (test d’opacité et de perméabilité
cornéenne bovine) a révélé que l’ivacaftor n’est pas irritant pour les yeux. Le test du ganglion lymphatique local murin a montré que l’ivacaftor n’a aucun effet sur la réponse proliférative des cellules ganglionnaires des ganglions lymphatiques auriculaires drainants, ce qui révèle que l’ivacaftor n’a aucun potentiel de sensibilisation de la peau.
Toxicité juvénile :
Des cataractes ont été observées chez de jeunes rats ayant reçu l’ivacaftor de leur 7e à leur 35e jour d’existence à raison de doses minimales de 10 mg/kg/jour (environ 0,32 fois la DMRH pour la composante ivacaftor d’ORKAMBI lorsque l’ASC de l’ivacaftor et celle de ses métabolites sont additionnées). Ce constat n’a pas été fait chez les individus plus âgés.