


Monographie de produit - Leo Pharma - Tacrolimus
MODIFICATIONS IMPORTANTES RÉCENTES À L’ÉTIQUETTE
TABLE DES MATIÈRES
MODIFICATIONS IMPORTANTES RÉCENTES À L’ÉTIQUETTE .............................................. 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ........................ 4
1 INDICATIONS ................................................................................................................... 4
1.1 Enfants .................................................................................................................... 4
2 CONTRE-INDICATIONS .................................................................................................. 4
3 POSOLOGIE ET ADMINISTRATION ............................................................................... 5
3.1 Considérations posologiques .................................................................................. 5
3.2 Posologie recommandée et modification posologique ............................................ 5
3.3 Administration .......................................................................................................... 5
3.4 Dose oubliée ........................................................................................................... 6
4 SURDOSAGE ................................................................................................................... 6
5 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION, ET CONDITIONNEMENT ................................................................................................................... 6
6 MISES EN GARDE ET PRÉCAUTIONS .......................................................................... 6
6.1 Populations particulières ......................................................................................... 9
6.1.1 Femmes enceintes .............................................................................................. 9
6.1.2 Allaitement ........................................................................................................... 9
6.1.3 Enfants ................................................................................................................. 9
6.1.4 Personnes âgées (≥65 ans) ................................................................................. 9
7 EFFETS INDÉSIRABLES ............................................................................................... 10
7.1 Aperçu des effets indésirables du médicament ..................................................... 10
7.2 Effets indésirables à un médicament déterminés au cours des essais cliniques .. 10
7.3 Effets indésirables peu courants du médicament observés au cours des essais cliniques .......................................................................................................................... 14
7.4 Effets indésirables du médicament signalés après la commercialisation du produit 15
8 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 15
8.1 Aperçu ................................................................................................................... 15
8.2 Interactions médicament-médicament .................................................................. 15
8.3 Interactions médicament-aliment .......................................................................... 15
8.4 Interactions médicament-plante médicinale .......................................................... 15
8.5 Interactions médicament-épreuves de laboratoire ................................................ 16
8.6 Interactions médicament-style de vie .................................................................... 16
9 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE .................................................. 16
9.1 Mode d’action/Pharmacodynamique ..................................................................... 16
9.2 Pharmacocinétique ................................................................................................ 17
10 STABILITÉ ET CONSERVATION .................................................................................. 18
11 DIRECTIVES PARTICULIÈRES DE MANIPULATION .................................................. 18
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES .................................................................. 19 eDoc-000890647 - Version 2.0
12 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................. 19
13 ESSAIS CLINIQUES ...................................................................................................... 20
13.1 Conception de l’essai et caractéristiques démographiques de l’étude .............. 20
14 TOXICOLOGIE NON CLINIQUE .................................................................................... 27
RENSEIGNEMENTS POUR LE PATIENT SUR LE MÉDICAMENT ......................................... 31 eDoc-000890647 - Version 2.0
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
À USAGE DERMATOLOGIQUE SEULEMENT ET NON À USAGE OPHTALMIQUE.
Traitement aigu
LEO Pharma - Tacrolimus, aux teneurs à 0,03 % et à 0,1 % pour les adultes et à la teneur à 0,03 % réservée aux enfants de 2 à 15 ans, est indiqué en thérapeutique de deuxième intention pour le traitement à court terme et le traitement intermittent à long terme de la dermatite atopique modérée à sévère chez les patients non immunocompromis, où les traitements classiques sont jugés inopportuns à cause des risques possibles, ou encore, chez les patients qui ne répondent pas adéquatement ou sont intolérants aux traitements classiques.
Traitement d’entretien
LEO Pharma - Tacrolimus est également indiqué comme traitement d’entretien pour prévenir les poussées et prolonger les intervalles indemnes de poussées chez les patients souffrant de dermatite atopique, de modérée à sévère, sujets à de fréquentes poussées (c.-à-d., se produisant 5 fois ou plus par année) qui ont obtenu une réponse initiale (c.-à-d., lésions guéries, presque guéries ou légèrement affectées) à raison d’un maximum de 6 semaines de traitement par LEO Pharma - Tacrolimus deux fois par jour.
Pour plus de renseignements sur l’innocuité du produit, veuillez consulter la section MISES EN GARDE ET PRÉCAUTIONS.
1.1 Enfants
Enfants (2 à 15 ans) Seule la teneur à 0,03 % de LEO Pharma - Tacrolimus est indiquée chez les enfants âgés de 2 à 15 ans. L’innocuité et l’efficacité de LEO Pharma - Tacrolimus n’ayant pas été établies chez les enfants de moins de 2 ans, il n’est donc pas recommandé de l’utiliser chez ce groupe d’âge.
Personnes âgées (≥65 ans) : Au cours des études de phase 3, quelque 405 patients âgés ≥65 ans ont reçu LEO Pharma - Tacrolimus. Le profil des effets indésirables chez ces patients était conforme à celui observé chez d’autres patients adultes.
2 CONTRE-INDICATIONS
LEO Pharma - Tacrolimus (tacrolimus en onguent) est contre-indiqué chez les patients qui ont des antécédents d’hypersensibilité au tacrolimus ou à l’un des ingrédients de la préparation. Pour obtenir une liste complète, veuillez consulter la section Formes posologiques, composition et conditionnement de la monographie de produit.
eDoc-000890647 - Version 2.0
3 POSOLOGIE ET ADMINISTRATION
3.1 Considérations posologiques
- Les infections cutanées bactériennes ou virales doivent être résolues avant de commencer le traitement avec l’onguent LEO Pharma - Tacrolimus.
- Minimiser ou éviter l’exposition à la lumière solaire naturelle ou artificielle pendant le traitement avec l’onguent LEO Pharma - Tacrolimus.
- Limiter l’application de l’onguent LEO Pharma - Tacrolimus seulement aux zones touchées par la dermatite atopique et éviter l’utilisation à long terme continue d’inhibiteurs topiques de la calcineurine, y compris l’onguent LEO Pharma - Tacrolimus (voir Administration). L’innocuité de l’onguent LEO Pharma - Tacrolimus n’a pas été étabie au-delà d’une année d’utilisation non continue.
Veuillez vous référer à la section MISES EN GARDE ET PRÉCAUTIONS.
3.2 Posologie recommandée et modification posologique
Adultes (âgés de 16 ans et plus) : LEO Pharma - Tacrolimus en onguent à 0,03 % et à 0,1 %.
Enfants (âgés de 2 à 15 ans) : LEO Pharma - Tacrolimus en onguent à 0,03 % seulement.
3.3 Administration
LEO Pharma - Tacrolimus peut être utilisé pour un traitement à court terme et un traitement intermittent à long terme.
Chaque région atteinte de la peau devrait être traitée par LEO Pharma - Tacrolimus jusqu’à ce que les lésions soient guéries, presque guéries ou légèrement affectées. Par la suite, les patients présentant une haute fréquence de poussées (≥ 5 fois par année) sont considérés comme étant de bons candidats au traitement d’entretien. Au moindre signe de récurrence (poussée) des symptômes de la maladie, il faudrait réinstaurer le traitement à raison de deux applications quotidiennes.
LEO Pharma - Tacrolimus n’ayant pas fait l’objet d’une étude sous pansements occlusifs, il n’est donc pas recommandé de recouvrir les applications d’un tel pansement.
Traitement aigu
Les préparations à 0,03 % et à 0,1 % de LEO Pharma - Tacrolimus doivent être appliquées deux fois par jour, matin et soir, en une mince couche sur les régions touchées de la peau, y compris celles au niveau du visage, du cou et des paupières. En l’absence d’amélioration après 6 semaines de traitement ou en cas d’exacerbation de la maladie, le patient devrait interrompre son traitement et consulter son médecin.
Traitement d’entretien
Les patients présentant une haute fréquence de poussées (≥5 fois par année) et qui répondent jusqu’à un maximum de 6 semaines de traitement aigu par tacrolimus en onguent à raison de deux applications par jour sont de bons candidats au traitement d’entretien. LEO Pharma - Tacrolimus à 0,03 % ou à 0,1 % devrait être appliqué une fois par jour, deux fois par semaine. Il devrait s’écouler un intervalle de 2 ou 3 jours entre les applications (effectuées, par exemple, les lundis et les jeudis). LEO Pharma - Tacrolimus doit s’appliquer en une mince couche sur les eDoc-000890647 - Version 2.0 zones cutanées normalement affectées de dermatite atopique (y compris le visage, le cou et les paupières).
Au moindre signe de poussée, il faudrait réinstaurer le traitement à raison de deux applications quotidiennes (voir Traitement aigu).
Après 12 mois, l’état du patient devrait être réévalué par un médecin de façon à déterminer s’il convient de prolonger le traitement d’entretien en l’absence de données d’innocuité sur le traitement d’entretien au-delà de cette période de 12 mois. Chez les enfants, une telle réévaluation devrait comporter une interruption du traitement afin d’évaluer la nécessité de poursuivre un tel schéma de traitement ainsi que l’évolution de la maladie.
3.4 Dose oubliée
Si vous oubliez d’utiliser LEO Pharma - Tacrolimus comme prescrit, appliquez-le dès que vous vous apercevez de votre oubli, puis reprenez votre horaire habituel.
4 SURDOSAGE
LEO Pharma - Tacrolimus n’est pas destiné à l’usage par voie orale. L’ingestion per os de LEO Pharma - Tacrolimus peut entraîner des effets indésirables analogues à ceux observés lors de l’administration du tacrolimus par voie générale. En cas d’ingestion orale, consulter un médecin.
| Pour traiter une surdose présumée, communiquez avec le Centre antipoison de votre région. |
|---|
5 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION, ET CONDITIONNEMENT
Tableau – Formes posologiques, concentrations, composition, et conditionnement.
LEO Pharma - Tacrolimus est un onguent blanc à légèrement jaunâtre pour utilisation topique. Un gramme de LEO Pharma - Tacrolimus renferme (p/p) soit 0,03 % ou 0,1 % de tacrolimus.
LEO Pharma - Tacrolimus à 0,03 % et à 0,1 % (p/p) est disponible en tubes laminés de 30, 60 et 100 grammes.
6 MISES EN GARDE ET PRÉCAUTIONS
Généralités
L’exposition systémique prolongée aux inhibiteurs de la calcineurine a été associée à un risque accru d’infections, de lymphomes et de cancers de peau. Ces risques ont été liés à l’intensité et à la durée de l’immunosuppression. Par conséquent, LEO Pharma - Tacrolimus ne convient pas chez les adultes et les enfants immunodéprimés.
| Voie d’administration | Forme posologique/concen-tration/composition | Ingrédients non médicinaux |
| Topique | Onguent / à 0,03 % et à 0,1 % (p/p) | Vaseline blanche, huile minérale, carbonate de propylène, cire blanche et paraffine |
eDoc-000890647 - Version 2.0
Bien qu'aucun rapport de cause à effet n'ait été établi, on a fait état de cas de néoplasie cutanée et de lymphome chez des patients traités par les inhibiteurs topiques de la calcineurine, dont LEO Pharma - Tacrolimus. L’utilisation de LEO Pharma - Tacrolimus est à éviter en présence d’anomalies précancéreuses ou cancéreuses de la peau. Certaines anomalies cancéreuses de la peau, tel le lymphome cutané à lymphocytes T (LCLT), peuvent simuler une dermatite atopique.
En l’absence d’amélioration des signes et symptômes de la dermatite atopique dans un délai de six semaines d’applications deux fois par jour, le traitement par LEO Pharma - Tacrolimus devrait être interrompu et le patient devrait être réévalué par son professionnel de la santé et son diagnostic devrait être confirmé.
Les patients devraient réduire à un minimum, voire éviter l’exposition à la lumière du soleil ou de lampes solaires pendant le traitement, même lorsque LEO Pharma - Tacrolimus n’est pas appliqué sur la peau. On ignore si LEO Pharma - Tacrolimus interfère avec la réponse de la peau à l’atteinte par la lumière ultraviolette.
L’innocuité de l’onguent LEO Pharma - Tacrolimus n’a pas été établie au-delà d’une année d’utilisation non continue
Infections cutanées bactériennes et virales
Avant de commencer le traitement avec l’onguent LEO Pharma - Tacrolimus, les infections cutanées bactériennes ou virales sur les zones de traitement doivent être résolues.
Carcinogenèse et mutagenèse
L’utilisation prolongée des inhibiteurs de la calcineurine dans le contexte d’une immunosuppression soutenue lors d’études chez des animaux comme leur administration systémique chez des receveurs de greffe a été associée à un risque accru de lymphomes et de cancers de peau. Bien qu’aucun rapport de cause à effet n’ait été établi, on a fait état de cas de néoplasie cutanée et de lymphome chez des patients traités par des inhibiteurs topiques de la calcineurine, dont LEO Pharma - Tacrolimus, au cours de la surveillance postcommercialisation (voir Effets indésirables signalés dans le cadre de la pharmacovigilance et PARTIE II, Toxicologie).
Système immunitaire
Dans les études cliniques, on a rapporté des cas d’adénopathie généralement liés à des infections, lesquelles se sont résorbées suivant une antibiothérapie appropriée. La majorité de ces cas résultaient soit d’une étiologie manifeste ou étaient réputés se résorber. Les greffés en traitement immunosuppresseur (p. ex., par tacrolimus systémique) courent un risque accru de lymphome; par conséquent, les patients en traitement par LEO Pharma - Tacrolimus qui développent une adénopathie devraient subir des examens visant à en déterminer l’étiologie. Dans les cas d’adénopathie d’étiologie non évidente ou en présence d’une mononucléose infectieuse aiguë, il convient d’envisager l’arrêt du traitement par LEO Pharma - Tacrolimus. Il faut surveiller les patients qui développent une adénopathie pour veiller à ce que leur affection se résorbe.
Patients immunodéficients
L’innocuité et l’efficacité de LEO Pharma - Tacrolimus chez des patients immunodéficients n’ont pas été étudiées.
Insuffisance rénale
eDoc-000890647 - Version 2.0
Des cas d’insuffisance rénale aiguë ont été signalés chez des patients traités par LEO Pharma - Tacrolimus depuis sa mise en marché. Une absorption systémique est davantage susceptible de se produire chez les patients qui présentent une anomalie de la barrière épidermique, notamment lorsque LEO Pharma - Tacrolimus est appliqué sur une proportion importante de la surface corporelle. La prudence est donc de rigueur dans les cas de dysfonction rénale.
Fonction sexuelle
Reproduction
Aucune étude toxicologique des effets du tacrolimus en onguent sur la reproduction n’a été menée. Dans les études du tacrolimus per os, aucune altération de la fertilité n’a été notée chez les rats et les rates. L’administration par voie orale de tacrolimus, à raison de 1,0 mg/kg à des rats et à des rates, avant et durant la période d’accouplement, ainsi qu’à des mères en période de gestation et de lactation, a été associée à des effets indésirables sur la fonction de reproduction des femelles ainsi qu’à des effets embryocides. Les effets sur la fonction de reproduction des femelles (parturition) et les effets embryolétaux se sont traduits par un taux plus élevé de perte en phase prénidation et par un nombre accru de non-mises bas et de ratons non viables. Administré à raison de 3,2 mg/kg, le tacrolimus a été associé à des effets toxiques maternels et paternels, notamment des effets indésirables marqués sur les cycles de rut, la mise bas, la vitalité des ratons et les malformations congénitales.
Peau
L’emploi de LEO Pharma - Tacrolimus peut occasionner la survenue de symptômes locaux de courte durée, tels que sensations de brûlure cutanée (sensations de brûlure, picotements, endolorissement) ou prurit. Les symptômes localisés qui sont plus fréquents pendant les premiers jours d’application de LEO Pharma - Tacrolimus se résorbent de façon générale à mesure que se cicatrisent les lésions de la dermatite atopique.
L’efficacité et l’innocuité de LEO Pharma - Tacrolimus dans le traitement de la dermatite atopique avec infection avérée en clinique n’ont fait l’objet d’aucune étude. Les personnes atteintes de dermatite atopique sont particulièrement prédisposées aux infections superficielles de la peau. Le traitement avec LEO Pharma - Tacrolimus peut être lié à un risque accru d’infections par le virus varicelle-zona (varicelle ou zona), d’infections à herpès simplex virus ou d’eczéma herpétiforme. En présence de telles infections, il faut soupeser les risques de l’utilisation de LEO Pharma - Tacrolimus par rapport aux avantages.
L’intensification de la cancérogénicité par le rayonnement ultraviolet ne dépend pas nécessairement de mécanismes phototoxiques. Bien que l’on n’ait pas observé de phototoxicité chez l’humain, LEO Pharma - Tacrolimus a abrégé le délai de formation d’une tumeur cutanée dans une étude de la photocancérogénicité animale (voir Cancérogenèse et mutagenèse). Par conséquent, il est donc prudent que les patients réduisent à un minimum ou évitent l’exposition à la lumière solaire naturelle ou artificielle.
L’utilisation de tacrolimus en onguent n’est pas recommandée chez les patients atteints d’un défaut de la barrière cutanée comme le syndrome de Netherton, l’ichthyose lamelleuse, l’érythrodermie généralisée ou d’une maladie cutanée du greffon contre l’hôte. En effet, ces maladies de la peau peuvent accroître le risque d’absorption systémique du tacrolimus. Après la mise sur le marché, on a rapporté des niveaux élevés de tacrolimus dans le sang de certains patients affectés par ces pathologies. L’ingestion de tacrolimus n’est pas recommandée pour le traitement de ces pathologies. L’innocuité de LEO Pharma - Tacrolimus n’a pas été établie chez les patients atteints d’érythrodermie généralisée.
eDoc-000890647 - Version 2.0
6.1 Populations particulières
6.1.1 Femmes enceintes
Aucune étude de l’emploi de LEO Pharma - Tacrolimus n’a été menée auprès de femmes enceintes. Les études de la reproduction menées chez des rates et des lapines ont été réalisées au moyen de tacrolimus systémique. Dans ces études, les effets indésirables sur les fœtus ont été observés essentiellement aux doses per os toxiques pour les mères. Le tacrolimus, à raison de doses per os de 0,32 et de 1,0 mg/kg durant l’organogenèse chez des lapines, a été associé à des effets toxiques chez les mères ainsi qu’à une augmentation de l’incidence d’avortements. On a également noté une augmentation de l’incidence de malformations et d’anomalies de développement, mais seulement aux doses plus élevées. Le tacrolimus, à raison de doses per os de 3,2 mg/kg durant l’organogenèse chez des rates, a été associé à des effets toxiques chez les mères, en plus d’entraîner une augmentation des résorptions fœtales tardives, une diminution du nombre de naissances vivantes ainsi qu’une diminution du poids et de la vitalité des ratons. L’administration par voie orale de tacrolimus, à raison de 1,0 et de 3,2 mg/kg à des rates gravides après l’organogenèse et durant la lactation, a été associée à une réduction du poids des ratons. On n’a noté cependant aucune réduction manifeste de la fécondité chez les rats et les rates.
Aucune étude adéquate et bien contrôlée du tacrolimus systémique n’a été menée chez des femmes enceintes. Le tacrolimus se propage dans le placenta. L’emploi du tacrolimus administré par voie systémique durant la grossesse a été lié à des cas d’hyperkaliémie néonatale et de dysfonction rénale. LEO Pharma - Tacrolimus ne devrait être administré en période de grossesse que si les bienfaits escomptés pour la mère l’emportent sur les risques possibles pour le fœtus.
6.1.2 Allaitement
Bien que l’absorption systémique de tacrolimus suivant l’application topique de LEO Pharma - Tacrolimus soit minimale par rapport à son administration, on sait que le tacrolimus passe dans le lait maternel. Par conséquent, il faut éviter d’allaiter durant le traitement avec LEO Pharma - Tacrolimus.
6.1.3 Enfants
Il convient d’utiliser la teneur à 0,03 % de LEO Pharma - Tacrolimus chez les enfants âgés de 2 ans ou plus.
L’innocuité et l’efficacité de LEO Pharma - Tacrolimus n’ayant pas été établies chez les enfants de moins de 2 ans, il n’est donc pas recommandé de l’utiliser chez ce groupe d’âge.
6.1.4 Personnes âgées (≥65 ans)
Quatre-cent-cinq (405) patients âgés ≥65 ans ont reçu LEO Pharma - Tacrolimus au cours des études de phase 3. Le profil des effets indésirables chez ces patients était conforme à celui observé chez d’autres patients adultes.
eDoc-000890647 - Version 2.0
7 EFFETS INDÉSIRABLES
7.1 Aperçu des effets indésirables du médicament
Dans les études visant à évaluer l’innocuité dermique du médicament chez des volontaires normaux, LEO Pharma - Tacrolimus s’est révélé ni comme étant phototoxique ou photoallergénique, ni comme étant un allergène de contact.
Dans l’ensemble, 14 828 patients traités par LEO Pharma - Tacrolimus ont fait l’objet d’évaluations dans le cadre des études de phase 3 et l’exposition topique cumulative résultant de l’expérience du marché est estimée à 24 millions d’années-patients.
Des cas spontanés de lymphomes à cellules T, d’autres types de lymphomes et des cancers de la peau ont été signalés chez des patients utilisant le tacrolimus en onguent. Cependant, l’expérience globale des essais cliniques, les données des études d’innocuité post-autorisation de plus grande envergure et la surveillance post-commercialisation n’ont pas permis d’établir une relation causale entre l’utilisation topique du tacrolimus et les tumeurs malignes.
7.2 Effets indésirables à un médicament déterminés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements liés aux médicaments et pour l’approximation des taux.
Traitement
Essais cliniques opposant tacrolimus en onguent à d’autres comparateurs actifs
Dans les trois études de comparateurs actifs opposant tacrolimus en onguent à des corticostéroïdes topiques, la durée du traitement était de 3 semaines. Dans l’étude réalisée auprès de sujets adultes, les effets indésirables les plus fréquents qui consistaient en des sensations de brûlure de la peau et du prurit se sont manifestés essentiellement aux sites d’application et ces effets étaient attribuables au médicament. Au total, 35,5 % des patients du groupe butyrate d’hydrocortisone à 0,1 %, 63,7 % des patients du groupe tacrolimus en onguent à 0,03 % et 68,6 % des patients du groupe tacrolimus en onguent à 0,1 % ont accusé une réaction indésirable au site d’application. Dans les deux cas, les sensations de brûlure cutanée et de prurit tendaient à être de brève durée, leur fréquence diminuant avec le temps et leur durée ne subsistant que pendant 4 à 7 jours environ.
Les autres événements indésirables signalés au cours de cet essai clinique comprennent les suivants : symptômes pseudo-grippaux, folliculite, céphalée, réaction allergique, érythème cutané, éruptions maculopapuleuses, nausées, diarrhée et paresthésie. Aucun de ces événements indésirables n’a présenté une différence notable sur le plan de l’incidence entre les groupes de traitement. L’herpès, une réaction indésirable moins fréquente (<5 %), s’est manifesté plus souvent chez les patients traités par tacrolimus en onguent par comparaison avec le groupe traité par butyrate d’hydrocortisone à 0,1 %.
eDoc-000890647 - Version 2.0
Comme dans l’étude réalisée auprès de sujets adultes, les sensations de brûlure cutanée et le prurit se sont révélés être les effets indésirables les plus fréquents aux sites d’application du médicament; ces effets ont aussi eu tendance à se produire dans les premiers jours suivant le début du traitement au cours de cette étude avec comparateurs menée auprès d’enfants. Parmi l’ensemble des sujets ayant participé à cette étude, 21,1 % des patients du groupe acétate d’hydrocortisone à 1 %, 38,1 % des patients du groupe tacrolimus en onguent à 0,03 % et 36,6 % des patients du groupe tacrolimus en onguent à 0,1 % ont accusé une réaction indésirable au site d’application. On a cependant noté une diminution marquée avec le temps de la prévalence des sensations de brûlure cutanée, en particulier dans les groupes traités avec tacrolimus onguent. Le prurit s’est également estompé avec le temps dans les groupes de traitement avec tacrolimus en onguent, mais pas dans le groupe acétate d’hydrocortisone.
L’incidence des autres manifestations indésirables que l’on pourrait associer au traitement a été semblable parmi tous les groupes de traitement. Ces manifestations incluaient les suivantes : symptômes pseudogrippaux, fièvre, douleur abdominale, toux accrue, rhinite, diarrhée et céphalée.
Essais cliniques de tacrolimus en onguent par comparaison à un onguent véhicule
Le Tableau 1 décrit la fréquence ajustée des événements indésirables (≥3 %) regroupés de trois études de phase 3 organisées selon un plan identique, d’une durée de 12 semaines avec témoins sous onguent véhicule (deux études menées auprès d’adultes et une étude réalisée auprès d’enfants).
| Tableau 1 : Fréquence des événements indésirables liés au traitement (chez ≥3 % des patients de tous les groupes de traitement) | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Terminologie COSTART | Adultes | Enfants | ||||||||||
Véhicule (n=212) % | Tacrolimus à 0,03 % (n=210) % | Tacrolimus à 0,1 % (n=209) % | Véhicule (n=116) % | Tacrolimus à 0,03 % (n=118) % | ||||||||
| Brûlure cutanée* | 26 | 46 | 58 | 29 | 43 | |||||||
| Prurit* | 37 | 46 | 46 | 27 | 41 | |||||||
| Symptômes pseudogrippaux* | 19 | 23 | 31 | 25 | 28 | |||||||
| Réaction allergique | 8 | 12 | 6 | 8 | 4 | |||||||
| Érythème cutané | 20 | 25 | 28 | 13 | 12 | |||||||
| Céphalée* | 11 | 20 | 19 | 8 | 5 | |||||||
| Infection cutanée | 11 | 12 | 5 | 14 | 10 | |||||||
| Fièvre | 4 | 4 | 1 | 13 | 21 | |||||||
| Infection | 1 | 1 | 2 | 9 | 7 | |||||||
| Augmentation de la toux | 2 | 1 | 1 | 14 | 18 | |||||||
| Asthme | 4 | 6 | 4 | 6 | 6 | |||||||
| Herpès | 4 | 4 | 4 | 2 | 0 | |||||||
| Pharyngite | 3 | 3 | 4 | 11 | 6 | |||||||
| Blessure accidentelle | 4 | 3 | 6 | 3 | 6 | |||||||
| Éruption pustulaire | 2 | 3 | 4 | 3 | 2 | |||||||
| Folliculite* | 1 | 6 | 4 | 0 | 2 | |||||||
| Rhinite | 4 | 3 | 2 | 2 | 6 | |||||||
| Otite moyenne | 4 | 0 | 1 | 6 | 12 | |||||||
| Sinusite* | 1 | 4 | 2 | 8 | 3 | |||||||
| Diarrhée | 3 | 3 | 4 | 2 | 5 | |||||||
| Urticaire | 3 | 3 | 6 | 1 | 1 | |||||||
| Bronchite | 0 | 2 | 2 | 3 | 3 | |||||||
eDoc-000890647 - Version 2.0
| Tableau 1 : Fréquence des événements indésirables liés au traitement (chez ≥3 % des patients de tous les groupes de traitement) | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Terminologie COSTART | Adultes | Enfants | ||||||||||
Véhicule (n=212) % | Tacrolimus à 0,03 % (n=210) % | Tacrolimus à 0,1 % (n=209) % | Véhicule (n=116) % | Tacrolimus à 0,03 % (n=118) % | ||||||||
| Vomissements | 0 | 1 | 1 | 7 | 6 | |||||||
| Éruption maculopapulaire | 2 | 2 | 2 | 3 | 0 | |||||||
| Éruption* | 1 | 5 | 2 | 4 | 2 | |||||||
| Douleur abdominale | 3 | 1 | 1 | 2 | 3 | |||||||
| Dermatite fongique | 0 | 2 | 1 | 3 | 0 | |||||||
| Gastro-entérite | 1 | 2 | 2 | 3 | 0 | |||||||
| Intolérance à l’alcool* | 0 | 3 | 7 | 0 | 0 | |||||||
| Acné* | 2 | 4 | 7 | 1 | 0 | |||||||
| Trouble cutané | 2 | 2 | 1 | 1 | 4 | |||||||
| Éruption vésiculobuleuse* | 3 | 3 | 2 | 0 | 4 | |||||||
| Lymphadénopathie | 2 | 2 | 1 | 0 | 3 | |||||||
| Nausées | 4 | 3 | 2 | 0 | 1 | |||||||
| Picotements* | 2 | 3 | 8 | 1 | 2 | |||||||
| Dyspepsie* | 1 | 1 | 4 | 0 | 0 | |||||||
| Peau sèche | 7 | 3 | 3 | 0 | 1 | |||||||
| Hyperesthésie* | 1 | 3 | 7 | 0 | 0 | |||||||
| Oedème périphérique | 2 | 4 | 3 | 0 | 0 | |||||||
| Herpès zoster/virus varicellezona*,** | 0 | 1 | 0 | 0 | 5 | |||||||
| Dermatite de contact | 1 | 3 | 3 | 3 | 4 | |||||||
| Asthénie | 1 | 2 | 3 | 0 | 0 | |||||||
| Insomnie | 3 | 4 | 3 | 1 | 1 | |||||||
| Dermatite exfoliative | 3 | 3 | 1 | 0 | 0 | |||||||
| Dysménorrhée | 2 | 4 | 4 | 0 | 0 | |||||||
| Myalgie* | 0 | 3 | 2 | 0 | 0 | |||||||
| Kyste* | 0 | 1 | 3 | 0 | 0 | |||||||
| Arthralgie | 1 | 1 | 3 | 2 | 0 | |||||||
| Paresthésie | 1 | 3 | 3 | 0 | 0 | |||||||
* Peut être raisonnablement lié à l’emploi de tacrolimus en onguent. ** Tous les cas de zona observés dans l’étude pédiatrique de 12 semaines ont été signalés en tant que varicelle. | ||||||||||||
Au cours des études en mode ouvert de l’innocuité du produit à long terme sur des périodes allant jusqu’à 4 ans, le profil des événements indésirables de tacrolimus en onguent s’est avéré similaire au profil des événements indésirables observés au cours des études clés de phase 3.
Entretien
Dans deux études multicentriques de phase 3, à double insu et avec témoins sous onguent véhicule d’une durée de 12 mois, la nature et la fréquence des événements indésirables se sont avérées conformes au profil d’innocuité établi de tacrolimus en onguent.
Le Tableau 2 présente les événements indésirables observés le plus fréquemment (≥3 %) au cours de l’étude de phase 3 menée auprès de sujets adultes.
eDoc-000890647 - Version 2.0
| Tableau 2 : Fréquence des événements indésirables signalés le plus fréquemment (≥3 %) peu importe le lien avec le médicament à l’étude au cours du volet traitement d’entretien à double insu de l’étude FG-506-06-40 (adultes) | |||||||||
|---|---|---|---|---|---|---|---|---|---|
| Terme MedDRA préféré | Nombre de patients ayant éprouvé un événement indésirable (%) à raison d’une fréquence de ≥3 % | ||||||||
| Tacrolimus en onguent à 0,1 % | Véhicule | ||||||||
| N=80 | N=73 | ||||||||
| Site d’application | |||||||||
| Prurit au site d’application | 14 (17,5) | 11 (15,1) | |||||||
| Folliculite au site d’application | 6 (7,5) | 8 (11,0) | |||||||
| Irritation au site d’application | 4 (5,0) | 6 (8,2) | |||||||
| Infection au site d’application | 6 (7,5) | 3 (4,1) | |||||||
| Herpès | 3 (3,8) | 4 (5,5) | |||||||
| Impétigo | 3 (3,8) | 4 (5,5) | |||||||
| Ailleurs qu’au site d’application | |||||||||
| Rhinopharyngite* | 11 (13,8) | 6 (8,2) | |||||||
| Céphalée | 9 (11,3) | 3 (4,1) | |||||||
| Prurit | 4 (5,0) | 4 (5,5) | |||||||
| Grippe | 3 (3,8) | 4 (5,5) | |||||||
| Herpès | 1 (1,3) | 2 (2,7) | |||||||
| Douleur pharyngolaryngée | 0 | 4 (5,5) | |||||||
| Pyrexie | 1 (1,3) | 2 (2,7) | |||||||
| Infection virale des voies respiratoires | 3 (3,8) | 0 | |||||||
* Le terme préféré Meddra « rhinopharyngite » comprend les termes de moindre niveau « rhume » et « symptômes du rhume ».
Le Tableau 3 présente les événements indésirables observés le plus fréquemment (≥ 3 %) au cours de l’étude de phase 3 menée auprès de sujets pédiatriques.
eDoc-000890647 - Version 2.0
| Tableau 3. Fréquence des événements indésirables signalés le plus fréquemment (≥3 %) peu importe le lien avec le médicament à l’étude au cours du volet de traitement d’entretien à double insu de l’étude FG-506-06-41 (Enfants) | ||||||||
|---|---|---|---|---|---|---|---|---|
| Terme MedDRA préféré | Nombre de patients ayant éprouvé un événement indésirable (%) à raison d’une fréquence de ≥3 % | |||||||
| Tacrolimus en onguent à 0,03 % | Véhicule | |||||||
| N=78 | N=75 | |||||||
| Site d’application | ||||||||
| Prurit au site d’application | 12 (15,4) | 8 (10,7) | ||||||
| Impétigo | 9 (11,5) | 5 (6,7) | ||||||
| Infection au site d’application | 7 (9,0) | 4 (5,3) | ||||||
| Herpès | 3 (3,8) | 1 (1,3) | ||||||
| Papillome cutané | 3 (3,8) | 4 (4,0) | ||||||
| Ailleurs qu’au site d’application | ||||||||
| Rhinopharyngite* | 30 (38,5) | 21 (28,0) | ||||||
| Grippe | 9 (11,5) | 1 (1,3) | ||||||
| Pyrexie | 8 (10,3) | 6 (8,0) | ||||||
| Infection virale des voies respiratoires | 2 (2,6) | 2 (2,7) | ||||||
| Toux | 3 (3,8) | 5 (6,7) | ||||||
| Prurit | 8 (10,3) | 3 (4,0) | ||||||
| Rhinite | 2 (2,6) | 4 (5,3) | ||||||
| Gastroentérite virale | 5 (6,4) | 3 (4,0) | ||||||
| Céphalée | 4 (5,1) | 4 (5,3) | ||||||
| Asthme | 6 (7,7) | 3 (4,0) | ||||||
| Gastro-entérite | 2 (2,6) | 1 (1,3) | ||||||
| Amygdalite | 5 (6,4) | 4 (5,3) | ||||||
| Bronchite bactérienne | 3 (3,8) | 0 | ||||||
| Varicelle | 3 (3,8) | 3 (4,0) | ||||||
| Infection des voies respiratoires supérieures | 5 (6,4) | 3 (4,0) | ||||||
| Vomissements | 4 (5,1) | 4 (5,3) | ||||||
| Molluscum contagiosum | 4 (5,1) | 2 (2,7) | ||||||
| Eczéma infecté | 2 (2,6) | 4 (5,3) | ||||||
| Pharyngite | 1 (1,3) | 3 (4,0) | ||||||
| Douleur abdominale | 1 (1,3) | 4 (5,3) | ||||||
| Infection gastro-intestinale | 2 (2,6) | 4 (5,3) | ||||||
| Infestation de poux | 1 (1,3) | 3 (4,0) | ||||||
| Infection bactérienne de la peau | 1 (1,3) | 4 (5,3) | ||||||
| Diarrhée | 4 (5,1) | 0 | ||||||
* Le terme préféré Meddra « rhinopharyngite » comprend les termes de moindre niveau « rhume » et « symptômes du rhume ».
7.3 Effets indésirables peu courants du médicament observés au cours des essais cliniques
Les effets moins fréquents qui se sont produits chez 1 à 5 % des patients incluent, par ordre de fréquence décroissante, étaient les suivants : picotements de la peau, acné, folliculite, hyperesthésie (sensibilité de la peau, sensibilité accrue au chaud et au froid), intolérance à l’alcool (rubéfaction de la peau/bouffées vasomotrices, sensations de chaleur), dyspepsie, myalgie et kyste.
eDoc-000890647 - Version 2.0
L’incidence d’herpès zoster (varicelle) a été moins fréquente chez les patients traités par l’onguent véhicule (0 cas) et ceux traités par tacrolimus en onguent à 0,1 % (1 cas) que chez les patients qui ont reçu tacrolimus en onguent à 0,03 % (4 cas).
7.4 Effets indésirables du médicament signalés après la commercialisation du produit
Les effets indésirables suivants ont été signalés dans le contexte de la surveillance postcommercialisation de tacrolimus en onguent en onguent à 0,1 % et à 0,03 %. Étant donné que ces effets ont été signalés volontairement parmi une population d’une taille incertaine, il n’est pas toujours possible d’estimer avec fiabilité leur fréquence ni d’établir un rapport de cause à effet avec l’exposition au médicament.
Système nerveux central : convulsions
Métabolisme : intolérance à l’alcool
Néoplasmes : lymphomes, néoplasmes cutanés (épithélioma basocellulaire, épithélioma spinocellulaire et mélanome).
Infections : impétigo bulleux, ostéomyélite, septicémie, infection locale de la peau, peu importe l’étiologie spécifique.
Investigations : Concentration du médicament augmentée (voir MISES EN GARDE ET PRÉCAUTIONS, Peau et annexes cutanées).
Rénal : Insuffisance rénale aiguë chez des patients en présence ou en l’absence de syndrome de Netherton.
Peau : œdème sur la zone d’application, rosacée.
8 INTERACTIONS MÉDICAMENTEUSES
8.1 Aperçu
Aucune étude formelle sur les interactions médicamenteuses d’ordre topique n’a été menée avec LEO Pharma - Tacrolimus. Compte tenu de l’absorption minimale du médicament, on ne peut écarter la possibilité que LEO Pharma - Tacrolimus puisse entrer en interaction avec les médicaments à effets systémiques, mais cette probabilité est très faible.
8.2 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a encore été déterminée.
8.3 Interactions médicament-aliment
On ne connaît pas d’interactions du produit avec des aliments.
8.4 Interactions médicament-plante médicinale
Aucune interaction avec des produits de phytothérapie n’a été établie.
eDoc-000890647 - Version 2.0
8.5 Interactions médicament-épreuves de laboratoire
Aucune interaction avec des épreuves de laboratoire n’a été établie.
8.6 Interactions médicament-style de vie
Les patients devraient s’exposer à un minimum, voire éviter toute exposition à la lumière du soleil ou de lampes solaires (cabines de bronzage ou photothérapie par UVA/B) lorsqu’ils utilisent LEO Pharma - Tacrolimus.
9 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
9.1 Mode d’action/Pharmacodynamique
Le mode d’action exact par lequel s’exerce l’activité du tacrolimus dans la dermatite atopique n’a pas encore été élucidé. Toutefois, il a été démontré que le tacrolimus inhibe l’activation des lymphocytes T en se fixant d’abord à une protéine intracellulaire, la FKBP-12. Il se forme ensuite un complexe de tacrolimus-FKBP-12, de calcium, de calmoduline et de calcineurine, puis il y a inhibition de l’activité de la phosphatase de la calcineurine. Cet effet peut empêcher la déphosphorylation et la translocation du facteur nucléaire des lymphocytes T activés (NF-AT), une composante nucléaire qui amorcerait la transcription génétique nécessaire à la formation des lymphokines (comme l’interleukine-2 ou l’interféron gamma). Le tacrolimus inhibe également la transcription des gènes codant l’IL-3, l’IL-4, l’IL-5, le GM-CSF et le TNF-α, lesquels participent tous aux premiers stades d’activation des lymphocytes T et joueraient des rôles de premier plan dans la pathogenèse de la dermatite atopique. Par ailleurs, en plus d’inhiber la libération de médiateurs préformés à partir des mastocytes et des basophiles de la peau, il a également été démontré que le tacrolimus exerce une régulation négative sur l’expression de FcεRI des cellules de Langerhans.
L’application de l’onguent au tacrolimus (teneurs de 0,03 % à 0,3 %) n’a pas affecté les micropigments de la pigmentation cutanée. Sans influence sur la synthèse du collagène, le tacrolimus en onguent n’a pas pour effet de réduire l’épaisseur de la peau ou d’entraîner l’atrophie cutanée chez l’humain.
Dans l’étude pharmacodynamique 97-0-030, on a évalué les transformations immunohistochimiques d’échantillons de peau prélevés aux fins de biopsie chez des sujets présentant des lésions de dermatite atopique traitées pendant 3 semaines par tacrolimus en onguent à 0,1 % ou par acétonide de triamnicolone en onguent à 0,1 %. Le traitement à l’acétonide de triamcinolone a réduit de façon statistiquement significative l’expression de plusieurs marqueurs de la surface cellulaire (CD11a, CD1a, CD54 et CD8) et démontré une tendance à une moindre expression de CD11b, CD4 et ePOD. En revanche, le traitement avec tacrolimus en onguent a réduit significativement l’expression d’un seul marqueur, l’IL-13, au niveau du derme et présenté une tendance à une moindre expression de CD11b au niveau de l’épiderme. Cette observation donne à penser que l’acétonide de triamcinolone agirait de façon moins spécifique que tacrolimus en onguent pour ce qui est de sa faculté d’immunomodulation locale. Au terme de la période post-traitement de deux semaines, un certain nombre de sujets des deux groupes ont présenté un retour notable de l’expression des marqueurs affectés par le traitement, ce qui donne à penser que l’immunomodulation locale était réversible à l’interruption du traitement.
eDoc-000890647 - Version 2.0
Dans l’étude pharmacodynamique FG-06-17, on a évalué les effets des teneurs à 0,1 % et à 0,3 % de tacrolimus en onguent, d’une préparation véhicule et d’une préparation de valérate de bêtaméthasone en onguent à 0,1 % (un corticostéroïde atrophogène connu) sur la synthèse du collagène de zones cutanées indemnes chez des sujets atteints de dermatite atopique et chez des volontaires sains. L’exposition sur une période de 7 jours à des applications protégées d’un pansement occlusif de tacrolimus en onguent à 0,1 % ou à 0,3 % ne s’est pas traduite par une diminution de la synthèse du collagène ou par un épaississement de la peau par rapport à la préparation véhicule témoin, ce qui démontre que tacrolimus en onguent n’occasionne aucune atrophie cutanée. Cela contraste avec l’onguent à base de corticostéroïde, où une exposition semblable s’est soldée par une réduction notable de ces deux paramètres comparativement à tacrolimus en onguent et à la préparation véhicule.
Tacrolimus en onguent, dosé à des concentrations comprises entre 0,03 % et 0,3 %, a fait l’objet de six études d’évaluation par timbres cutanés. Dans ces études, on a comparé tacrolimus en onguent à un véhicule, à d’autres préparations déjà commercialisées pour le traitement de dermatoses inflammatoires (calcipotriène, hydrocortisone et valérate de bêtaméthasone sous forme d’onguents) et à une autre substance témoin, le laurylsulfate de sodium. On a appliqué l’onguent (0,12 g) sur des surfaces cutanées indemnes de 3 cm2 au niveau du dos de chacun des volontaires sains. L’investigateur a évalué le degré d’irritation selon une échelle de 5 points (0 = aucun signe d’irritation et 4 = érythème avec œdème et vésication). Collectivement, ces études ont démontré que tacrolimus en onguent, relativement aux autres produits, n’était de façon inhérente ni irritant, ni sensibilisant, ni phototoxique ou photoallergène lorsqu’il est appliqué sous forme d’onguent sur une surface cutanée indemne.
9.2 Pharmacocinétique
Dans le cadre de 13 études cliniques, on a dosé les concentrations sanguines de tacrolimus suivant l’application topique de tacrolimus en onguent chez des volontaires sains ainsi que chez des patients.
Une étude de la pharmacocinétique du médicament menée chez 21 sujets adultes atteints de dermatite atopique a démontré que le tacrolimus est absorbé dans la circulation générale, tant après une simple application qu’après des applications répétées de la teneur à 0,1 % du tacrolimus en onguent. Les concentrations sanguines maximales de tacrolimus ont varié du seuil indécelable à 20 ng/mL. Une concentration sanguine de 20 ng/mL a été décelée chez deux sujets tant du groupe de sujets en ayant fait une seule application que du groupe en ayant fait des applications répétées. La dermatite atopique de ces deux patients était grave et l’onguent recouvrait presque l’ensemble du corps. Ces concentrations qui étaient transitoires ont diminué pour atteindre respectivement 2,9 ng/mL (au bout de 72 heures) et 3,9 ng/mL (au jour 7). Huit patients pédiatriques (âgés de 5 à 12 ans) atteints de dermatite atopique modérée ont reçu le tacrolimus en onguent à 0,3 %. Les concentrations maximales du médicament relevées dans le sang de ces derniers ont varié de 0,14 à 3,28 ng/mL. À l’instar des résultats observés chez les adultes, ces concentrations maximales se sont révélées transitoires. On n’a constaté aucune accumulation systémique de tacrolimus chez les adultes aussi bien que chez les enfants.
Bien qu’une détermination directe de la biodisponibilité n’ait pas été réalisée, une comparaison des données de l’aire sous la courbe (ASC) recueillies suivant l’administration topique d’après les données historiques de l’ASC suivant l’administration du médicament par voies orale et intraveineuse indique que la biodisponibilité du tacrolimus en onguent appliqué sur une peau lésée (dermatite atopique) relativement à celle de la préparation orale est <3 %, la biodisponibilité eDoc-000890647 - Version 2.0 absolue étant <0,5 %. Cette exposition systémique limitée a diminué concurremment avec les applications répétées du médicament et l’amélioration de l’état de la peau. En dépit d’applications topiques prolongées et répétées du médicament sur des périodes allant jusqu’à 1 an, rien n’indique que le tacrolimus s’accumule dans l’organisme.
Dans l’étude pharmacocinétique 94-0-008 réalisée auprès de sujets adultes et de patients pédiatriques atteints de dermatite atopique, il y a eu absorption de tacrolimus dans la circulation systémique suivant l’application unique ou des applications répétées pendant 8 jours, de la teneur à 0,3 % de tacrolimus en onguent sur les zones d’atteinte cutanée. (À remarquer que cette concentration est de 3 à 10 fois plus élevée que celle des produits que l’on trouve sur le marché.) Bien qu’une détermination directe de la biodisponibilité n’ait pas été réalisée relativement à tacrolimus en onguent, une comparaison des données de l’ASC0-24 recueillies dans cette étude aux données histologiques après l’administration par voies orale et intraveineuse de Prograf® (tacrolimus encapsulé et tacrolimus injectable) chez des volontaires sains a indiqué que sa biodisponibilité relative était < 3 % et que sa biodisponibilité absolue était < 0,5 %. Cette exposition systémique limitée a diminué concurremment avec les applications répétées du médicament et l’amélioration de l’état de la peau. On n’a noté aucun signe d’accumulation systémique. Dans cette étude, un sujet adulte a présenté une concentration sanguine ≥ 5 ng/ml (9,42 ng/ml, 6 heures après l’application du médicament le Jour 1); la concentration sanguine de tacrolimus chez ce patient a diminué avec le temps pour atteindre 0,45 ng/ml au Jour 11 (3 jours après la dernière application de l’onguent). La concentration sanguine la plus élevée relevée chez les sujets enfants a été de 3,28 ng/ml/4 heures après l’application du Jour 1; la concentration sanguine du médicament chez ce patient était de 0,54 ng/ml, 8 heures après l’application du Jour 1.
Dans l’étude FJ-106 sur la pharmacocinétique et l’innocuité du médicament et lors des 10 essais cliniques au cours desquels des échantillons sanguins ont été recueillis, les concentrations sanguines de tacrolimus supérieures à 0,5 ng/ml se sont révélées être des cas isolés, ces concentrations ayant eu tendance à diminuer concurremment aux applications répétées du médicament et à l’amélioration des lésions de dermatite atopique. Dans ces 11 études, la concentration sanguine la plus élevée de tacrolimus mesurée chez un sujet a été ≥ 5 ng/ml, et ce, chez moins de 2 % (29/1681) des sujets. Dans le cas de ces quelques sujets, il est important de noter que ces concentrations post-application topique consistaient en des valeurs isolées représentant la concentration individuelle la plus élevée. Chez les greffés, par contraste, la gamme des valeurs cibles (5 à 20 ng/ml/) correspond aux concentrations minimales à maintenir pour la vie.
Populations particulières et états pathologiques
Sans objet.
10 STABILITÉ ET CONSERVATION
Conserver entre 15 et 30 °C.
11 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Aucune n’est requise.
eDoc-000890647 - Version 2.0
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
12 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Nom propre : Tacrolimus
Nom chimique : [3S-[3R*[E(1S*,3S*,4S*)],4S*,5R*,8S*,9E,12R*,14R*,15S*,16R*,18S*, 19S*,26aR*]]-5,6,8,11,12,13,14,15,16,17,18,19,24,25,26,26a-hexadecahydro-5,19-dihydroxy-3-[2-(4-hydroxy-3-méthoxycyclohexyl)-1-méthylethényl]-14,16-diméthoxy-4,10,12, 18-tétraméthyl-8-(2-propenyl)-15,19-époxy-3H-pyrido[2,1-c][1,4] oxaazacyclotricosine-1,7,20,21(4H,23H)-tétrode, monohydrate.
Formule moléculaire et masse moléculaire : C44H69NO12•H2O, 822,03
Formule développée :
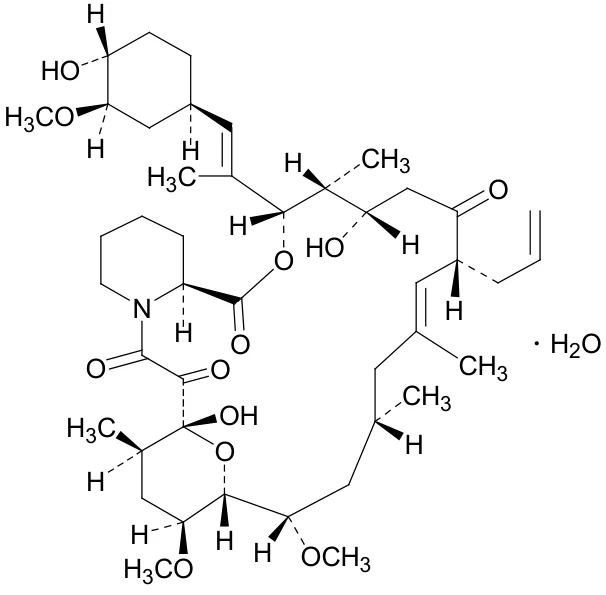
Propriétés physico-chimiques : Le tacrolimus se présente sous forme de cristaux blancs ou de poudre cristalline. Pratiquement insoluble dans l’eau, il est aisément soluble dans l’éthanol et très soluble dans le méthanol et le chloroforme. Son point de fusion, tel que déterminé par analyse thermique, est compris entre 124,9 et 126,8 °C, tandis que son coefficient de partage est > 1 000 (dans le n-octanol/l’eau).
Description : LEO Pharma - Tacrolimus contient du tacrolimus, un macrolide immunosuppresseur produit par Streptomyces tsukubaensis. Il est destiné à un usage dermatologique topique uniquement.
eDoc-000890647 - Version 2.0
13 ESSAIS CLINIQUES
13.1 Conception de l’essai et caractéristiques démographiques de l’étude
Traitement aigu
| Tableau 4 : Résumé des essais cliniques déterminants de phase 3 de tacrolimus en onguent dans la dermatite atopique. | ||||||
| Étude no | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe | Race (%) noire/blanche /autre |
| FG-506-06-018 | Répartition aléatoire, à double insu, avec comparateur actif | tacrolimus à 0,03 %, administration topique, deux fois par jour pendant 3 semaines | N=193 | 31,1± 11,5 | H = 44 % F = 57 % | 0,5/94,8/4,2 |
| tacrolimus à 0,1 %, administration topique, deux fois par jour pendant 3 semaines | N=191 | 32,4± 11,4 | H = 43 % F = 57 % | 0,0/96,3/3,7 | ||
| ou butyrate d’hydrocortisone à 0,1 %, administration topique, deux fois par jour pendant 3 semaines | N=186 | 30,8± 10,3 | H = 47 % F = 53 % | 0,5/97,8/1,6 | ||
| FG-506-06-019 | Répartition aléatoire, à double insu, avec comparateur actif | tacrolimus à 0,03 %, administration topique, deux fois par jour pendant 3 semaines | N=189 | 2 à 15 ans | H = 40 % F = 60 % | 7,4/74,1/18,5 |
| tacrolimus à 0,1 %, administration topique, deux fois par jour pendant 3 semaines | N=186 | 2 à 15 ans | H = 52 % F = 48 % | 5,4/77,4/17,2 | ||
| ou acétate d’hydrocortisone à 0,1 %, administration topique, deux fois par jour pendant 3 semaines | N=185 | 2 à 15 ans | H = 51 % F = 49 % | 4,9/81,1/14,1 | ||
| FJ-108* | Répartition aléatoire, avec groupe parallèle et comparateur actif | tacrolimus à 0,1 %, deux fois par jour pendant 3 semaines | N=89 | 25,9± 5,7 | H = 44 % F = 56 % | 0,0/0,0/100,0 |
| ou valérate de bêtaméthasone à 12 %, deux fois par jour pendant 3 semaines | N=92 | 26,3± 7,6 | H = 64 % F = 36 % | 0,0/0,0/100,0 | ||
eDoc-000890647 - Version 2.0
| Tableau 4 : Résumé des essais cliniques déterminants de phase 3 de tacrolimus en onguent dans la dermatite atopique. | ||||||
| Étude no | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe | Race (%) noire/blanche /autre |
| FJ-109* | Répartition aléatoire avec groupe parallèle et comparateur actif | tacrolimus à 0,1 %, dipropionate d’alclométasone deux fois par jour pendant 3 semaines | N=75 | 25,6 ± 7,8 | H = 51 % F = 49 % | 0,0/0,0/100,0 |
| ou dipropionate d’alclométasone à 0,1 % deux fois par jour pendant 3 semaines | N=76 | 25,9 ± 8,0 | H = 41 % F = 59 % | 0,0/0,0/100,0 | ||
| 97-0-037 | Répartition aléatoire, à double insu, avec témoins sous onguent véhicule | Véhicule, administration topique, 12 semaines | N=116 | 5,9 ± 3,4 (2 à 15) | H = 48 % F = 53 % | 20/71/9 |
| 0,03 %, administration topique, 12 semaines | N=117 | 6,2 ±3,8 (2 à 15) | H = 48 % F = 52 % | 26/66/9 | ||
| 0,1 %, administration topique, 12 semaines | N=118 | 6,4 ± 3,7 (2 à 15) | H = 46 % F = 54 % | 30/64/7 | ||
| 97-0-035 | Répartition aléatoire, à double insu, avec témoins sous onguent véhicule | Véhicule, administration topique, 12 semaines | N=102 | 38,5 ± 14,0 (16 à 72) | H = 49 % F = 51 % | 30/65/4 |
| 0,03 %, administration topique, 12 semaines | N=103 | 37,8 ± 13,3 (16 à 72) | H = 38 % F = 63 % | 28/66/6 | ||
| 0,1 %, administration topique, 12 semaines | N=99 | 40,0 ± 12,8 (17 à 77) | H = 42 % F = 58 % | 24/69/8 | ||
| 97-0-036 | Répartition aléatoire, à double insu, avec témoins sous onguent véhicule | Véhicule, administration topique, 12 semaines | N=110 | 38,8 ± 14,8 (16 à 73) | H = 39 % F = 61 % | 27/66/8 |
| 0,03 %, administration topique, 12 semaines | N=108 | 37,6 ± 13,9 (16 à 76) | H = 48 % F = 52 % | 26/70/3 | ||
| 0,1 %, administration topique, 12 semaines | N=110 | 39,6 ± 16,1 (16 à 79) | H = 42 % F = 58 % | 24/68/8 | ||
* Les patients ayant pris part aux études cliniques FJ-108 et FJ109 étaient tous d’origine asiatique.
eDoc-000890647 - Version 2.0
Traitement d’entretien
| Tableau 5 : Résumé des essais cliniques déterminants de phase 3 de tacrolimus en onguent dans la dermatite atopique | ||||||||||
| Étude no | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe | Race (%) noire/blanche/ orientale/ Autre | ||||
| FG-506-06-40 (adultes) | multicentrique, répartition aléatoire et double insu avec témoins sous onguent véhicule. | tacrolimus en onguent à 0,1 %, administration topique; traitement aigu : jusqu’à 6 semaines; traitement d’entretien : 12 mois | 80 | 31,0 ± 11,8 (17 à 65) | H = 45 % F = 55 % | 1,3/ 92,5/ 5,0/ 1,3 | ||||
| Véhicule, administration topique; traitement aigu : jusqu’à 6 semaines; Traitement d’entretien : 12 mois | 73 | 31,8 ± 11,1 (17 à 74) | H = 39,7 % F = 60,3 % | 1,4/ 98,6/ 0,0/ 0,0 | ||||||
| FG-506-06-41 (pédiatrique) | multicentrique, répartition aléatoire et double insu avec témoins sous onguent véhicule. | tacrolimus en onguent à 0,03 %, administration topique; traitement aigu : jusqu’à 6 semaines;Traitement d’entretien : 12 mois | 78 | 6,8 ± 3,9 (2 à 15) | H = 47,4 % F=52,6 | 5,1/ 83,3/ 9,0/ 2,6 | |
| Véhicule, administration topique; traitement aigu : jusqu’à 6 semaines; Traitement d’entretien : 12 mois | 75 | 6,9 ± 4,6 (2 à 15) | M= 46,7 F= 53,3 | 8,0/ 78,7/ 5,3/ 8,0 | |||
13.2 Résultats de l’étude
Traitement aigu
Études de phase 3 avec témoins sous comparateurs actifs
Les études avec comparateurs actifs ont consisté en des études (FG-506-06-018; FG-506-06-019; FJ-108; FJ-109) multicentriques de trois semaines, à répartition aléatoire et double insu, visant l’évaluation de l’effet les teneurs à 0,03 % et à 0,1 % de tacrolimus en onguent, comparativement au butyrate d’hydrocortisone à 0,1 % chez des adultes et à l’acétate d’hydrocortisone à 1 % chez des enfants atteints de dermatite atopique de modérée à grave. L’efficacité (diminution de l’indice mEASI pour modified Eczema Area and Severity Index) de tacrolimus en onguent a été mise en évidence dès la première semaine de traitement. À la fin de l’étude, l’indice mEASI moyen avait reculé, par rapport aux valeurs de départ, de 63 % à 75 % aussi bien chez les adultes que chez les enfants traités au moyen de tacrolimus en onguent.
eDoc-000890647 - Version 2.0
Dans l’étude FG-506-06-018 du médicament menée auprès de sujets adultes, 384 patients ont reçu tacrolimus en onguent. Le principal critère d’évaluation, l’indice modifié de l’étendu et de la sévérité de l’eczéma (ou indice mEASI), un résultat combiné incluant l’évaluation faite par les médecins des signes et symptômes individuels, la surface corporelle touchée et l’évaluation par les patients des démangeaisons, a affiché une amélioration sensible au cours de la période de traitement pour les trois groupes thérapeutiques. Aucune différence significative dans l’amélioration des symptômes n’a été notée chez les patients traités par butyrate d’hydrocortisone à 0,1 % ou par tacrolimus en onguent à 0,1 %, et ce, jusqu’à la fin de l’étude d’une durée de trois semaines.
Dans l’étude FG-506-06-019 du médicament réalisée auprès d’enfants, 367 patients âgés de 2 à 16 ans ont été traités au moyen de tacrolimus en onguent. Comme dans l’étude menée chez les adultes, le principal critère d’évaluation était l’indice mEASI. Les patients traités avec tacrolimus en onguent (teneurs à 0,03 % et à 0,1 %) ont présenté une diminution de l’indice mEASI deux fois plus importante que ceux qui ont reçu l’acétate d’hydrocortisone à 1 %, ce qui s’est révélé statistiquement significatif. Comparativement aux patients du groupe hydrocortisone, environ la moitié plus de patients (50 %) du groupe tacrolimus en onguent a bénéficié d’une amélioration plus que modérée de la sévérité de leur eczéma et poursuivi l’étude jusqu’à sa fin. Une amélioration plus importante a été observée dans les groupes de traitement par tacrolimus en onguent, comparativement au groupe acétate d’hydrocortisone, et ce, pour tous les symptômes qu’éprouvaient les patients, mis à part la lichénification qui s’est révélée semblable pour tous les groupes thérapeutiques au terme de cette étude de trois semaines.
Études de phase 3 avec témoins sous onguent véhicule
Trois études (97-0-037; 97-0-036; 97-0-035) multicentriques de phase 3, à répartition aléatoire et double insu, avec témoins sous onguent véhicule ont été réalisées afin d’évaluer l’onguent au tacrolimus dans le traitement de patients atteints de dermatite atopique d’intensité modérée à sévère. Une étude regroupait 351 enfants âgés de 2 à 15 ans, alors que les deux autres englobaient au total 632 sujets adultes.
Dans ces études, les patients ont appliqué deux fois par jour sur 10 % à 100 % de leur surface corporelle, pendant un maximum de 12 semaines, soit tacrolimus en onguent à 0,03 %, soit tacrolimus en onguent à 0,1 % ou l’onguent véhicule.
Dans les trois études, une proportion significativement plus élevée (p < 0,001) de patients des deux groupes de traitement avec tacrolimus en onguent, par comparaison avec le groupe témoin sous onguent véhicule, a répondu avec succès (amélioration ≥ 90 %) au traitement, comme en a fait foi l’évaluation globale de la réponse clinique effectuée par les médecins (principal paramètre prédéfini d’efficacité). Dans l’ensemble, la teneur à 0,1 % de tacrolimus en onguent s’est révélée plus efficace chez les sujets adultes (97-0-035, 97-0-036) que la teneur à 0,03 %. Cette différence a été particulièrement évidente chez les patients qui présentaient au début de l’étude une atteinte sévère, chez ceux qui présentaient une atteinte étendue selon la surface corporelle touchée ainsi que chez ceux de race noire. Les analyses, toutefois, n’ont fait ressortir aucune différence significative chez les enfants (97-0-037) entre la préparation tacrolimus en onguent à 0,1 % et celle à 0,03 %. Une amélioration a généralement été observée dès la première semaine du traitement.
Vu l’incidence notable que la dermatite atopique peut avoir sur la vie de la personne qui en est atteinte (notamment, entrave à l’interaction sociale, abaissement de l’estime de soi, susceptibilité à l’absentéisme au travail/en classe, influence négative sur les interactions familiales, troubles du sommeil et troubles émotifs), on a demandé aux patients/parents/tuteurs de répondre à un eDoc-000890647 - Version 2.0 questionnaire sur la qualité de vie dans le cadre de cinq études clés. Les enfants recrutés dans ces études qui avaient reçu tacrolimus en onguent à 0,03 % ou à 0,1 % ont connu une amélioration notable de leur qualité de vie, comparativement à ceux sous onguent véhicule et à ceux sous acétate d’hydrocortisone. Chez les adultes, on a observé des améliorations statistiquement significatives de la qualité de vie chez ceux qui avaient utilisé la teneur à 0,1 % de tacrolimus en onguent, comparativement à ceux qui avaient appliqué celle à 0,03 %.
Tableau 6 : Évaluation globale faite par les médecins à la fin du traitement - étude pédiatrique 97-0-037
| Critères principaux d’évaluation | Groupe de traitement | ||
| Véhicule, n = 105 | Tacrolimus en onguent 0,03 %, n= 112 | Tacrolimus en onguent 0,1 %, n= 113 | |
| Disparition des lésions | 4 (3,8 %) | 14 (12,5 %) | 13 (11,5 %) |
| Amélioration excellente | 4 (3,8 %) | 28 (25,0 %) | 35 (31,0 %) |
| Amélioration marquée | 10 (9,5 %) | 23 (20,5 %) | 19 (16,8 %) |
| Amélioration modérée | 13 (12,4 %) | 20 (17,9 %) | 25 (22,1 %) |
| Amélioration légère | 19 (18,1 %) | 15 (13,4 %) | 12 (10,6 %) |
| Aucune amélioration | 27 (25,7 %) | 10 (8,9 %) | 7 (6,2 %) |
| Aggravation | 28 (26,7 %) | 2 (1,8 %) | 2 (1,8 %) |
Tableau 7 : Évaluation globale faite par les médecins à la fin du traitement -- Études 97-0-035 et 97-0-036 menées auprès d’adultes
| Critères principaux d’évaluation | Groupe de traitement | ||
| Véhicule, n = 187 | Tacrolimus en onguent 0,03 %, n= 202 | Tacrolimus en onguent 0,1 %, n= 198 | |
| Disparition des lésions | 2 (1,1 %) | 21 (10,4 %) | 20 (10,1 %) |
| Amélioration excellente | 12 (6,4 %) | 37 (18,3 %) | 57 (28,8 %) |
| Amélioration marquée | 16 (8,6 %) | 39 (19,3 %) | 40 (20,2 %) |
| Amélioration modérée | 12 (6,4 %) | 33 (16,3 %) | 35 (17,7 %) |
| Amélioration légère | 26 (13,9 %) | 29 (14,4 %) | 19 (9,6 %) |
| Aucune amélioration | 50 (26,7 %) | 30 (14,9 %) | 15 (7,6 %) |
| Aggravation | 69 (36,9 %) | 13 (6,4 %) | 12 (6,1 %) |
Traitement d’entretien
Essais cliniques déterminants FG-506-06-40 (adultes) et FG-506-06-41 (pédiatrique) de phase 3 dans la dermatite atopique
L’efficacité et l’innocuité de l’onguent de tacrolimus comme traitement d’entretien de la dermatite atopique modérée à grave ont été évaluées auprès de 306 patients dans le cadre de deux essais cliniques multicentriques de phase III à la méthodologie similaire; l’un mené auprès d’adultes (≥ 16 ans) et l’autre auprès d’enfants (de 2 à 15 ans). Dans les deux études, les patients souffrant d’un épisode évolutif de la maladie ont été admis dans une phase en mode ouvert (PMO) au cours de laquelle ils ont traité leurs lésions au moyen d’onguent tacrolimus en onguent à raison de deux applications quotidiennes sur des périodes d’un maximum de 6 semaines jusqu’à ce que l’amélioration des lésions ait atteint un score prédéfini (évaluation globale par l’investigateur [ÉGI] ≤ 2, c.-à-d., lésions guéries, presque guéries ou légèrement affectées). Les patients qui ne répondaient pas au traitement ont été retirés des études. Par la suite, les patients ont été admis à la phase à double insu dite de contrôle de la maladie (PCM) sur des périodes allant jusqu’à 12 mois. Les patients recevaient alors aléatoirement soit le tacrolimus en onguent (teneur à 0,1 % pour les adultes; teneur à 0,03 % pour les enfants), soit l’onguent véhicule, à raison d’une eDoc-000890647 - Version 2.0 application par jour, deux fois par semaine, les lundis et les jeudis.
Durant la PCM, s’il se produisait une exacerbation de la maladie, les patients passaient au traitement en mode ouvert, à raison de deux applications par jour de tacrolimus en onguent, pendant un maximum de 6 semaines ou jusqu’à ce que le score d’après l’ÉGC soit revenu à ≤ 2. Les patients qui ne parvenaient pas à obtenir un score de ≤ 2 d’après l’ÉGC étaient alors retirés de l’étude. Les patients qui parvenaient à obtenir un score de ≤ 2 d’après l’ÉGC reprenaient le traitement à double insu dans le volet de contrôle de la maladie (PCM).
Le critère principal d’évaluation des deux études était le nombre d’exacerbations de la maladie (EM) nécessitant une « intervention thérapeutique notable » durant la phase de contrôle de la maladie, qui s’entendait d’une exacerbation au score compris entre 3 et 5 d’après l’ÉGI (c.-à-d., atteinte modérée, sévère ou très sévère) le premier jour de la poussée et nécessitant plus de 7 jours de traitement à raison de deux applications quotidiennes. Les deux études ont fait ressortir le bienfait significatif qu’a procuré le traitement par tacrolimus en onguent, à raison de deux applications par semaine, en fonction du critère principal d’évaluation sur une période de 12 mois (Tableau 7). Le nombre médian d’exacerbations de la maladie ayant nécessité une intervention notable (ajusté pour le laps de temps à risque) a été de 1,0 dans le groupe tacrolimus contre 5,3 dans le groupe onguent véhicule (p < 0,001) de l’étude auprès d’adultes et de 1,0 dans le groupe tacrolimus contre 2,9 dans le groupe onguent véhicule (p < 0,001) de l’étude pédiatrique.
| Tableau 8. Fréquence des exacerbations de la maladie : Études FG-506-06-40 (adultes) et FG-506-06-41 (pédiatrique) | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Fréquence des exacerbations de la maladie* | Nombre de patients (%) | |||||||||||
| Adultes, ≥ 16 ans | Enfants, 2 à 15 ans | |||||||||||
Tacrolimus 0,1 % n=80 | Véhicule n=73 | Tacrolimus à 0,03 % n=78 | Véhicule n=75 | |||||||||
| 0 | 39 (48,8) | 13 (17,8) | 36 (46,2) | 16 (21,3) | ||||||||
| 1 (0,5 - < 1,5) | 9 (11,3) | 7 (9,6) | 8 (10,3) | 10 (13,3) | ||||||||
| 2 (1,5 - < 2,5) | 10 (12,5) | 5 (6,8) | 10 (12,8) | 11 (14,7) | ||||||||
| 3 (2,5 - < 3,5) | 5 (6,3) | 3 (4,1) | 10 (12,8) | 8 (10,7) | ||||||||
| 4 (3,5 - < 4,5) | 3 (3,8) | 2 (2,7) | 6 (7,7) | 3 (4,0) | ||||||||
| 5 (4,5 - < 5,5) | 4 (5,0) | 7 (9,6) | 1 (1,3) | 9 (12,0) | ||||||||
| 6 (5,5 - < 6,5) | 3 (3,8) | 11 (15,1) | 3 (3,8) | 6 (8,0) | ||||||||
| 7 (6,5 - < 7,5) | 2 (2,5) | 4 (5,5) | 4 (5,1) | 5 (6,7) | ||||||||
| 8 (7,5 - < 8,5) | 3 (3,8) | 7 (9,6) | 0 (0,0) | 3 (4,0) | ||||||||
| 9 (8,5 - < 9,5) | 1 (1,3) | 5 (6,8) | 0 (0,0) | 1 (1,3) | ||||||||
| 10 (9,5 - < 10,5) | 0 (0,0) | 3 (4,1) | 0 (0,0) | 2 (2,7) | ||||||||
| ≥10,5 | 1 (1,3) | 6 (8,2) | 0 (0,0) | 1 (1,3) | ||||||||
* Ayant nécessité une intervention notable ajustée en fonction du laps de temps à risque; p < 0,001
Dans l’étude auprès d’adultes, le délai médian avant l’apparition de la première EM ayant nécessité une intervention notable a été de 142 jours pour le groupe tacrolimus contre 15 jours pour le groupe onguent véhicule (p < 0,001). Le pourcentage moyen de jours de traitement d’une exacerbation de la maladie a été de 16,1 % (±23,6 %) dans le groupe tacrolimus en comparaison à 39,0 % (±27,8 %) dans le groupe onguent véhicule (p < 0,001).
Dans l’étude pédiatrique, le délai médian avant l’apparition de la première EM ayant nécessité une intervention notable a été de 217 jours pour le groupe tacrolimus contre 36 jours pour le groupe onguent véhicule (p < 0,001). Le pourcentage moyen de jours de traitement d’une exacerbation de la maladie a été de 16,9 % (±22,1 %) dans le groupe tacrolimus en comparaison eDoc-000890647 - Version 2.0
à 29,9 % (±26,8 %) dans le groupe onguent véhicule (p < 0,001).
L’application du tacrolimus en onguent une fois par jour, deux fois par semaine comme traitement d’entretien n’a pas donné lieu à une augmentation de la quantité totale moyenne de tacrolimus en onguent utilisé par jour comparativement au groupe véhicule après regroupement des quantités utilisées dans le traitement d’entretien et dans le traitement des exacerbations.
Études observationnelles sur l’innocuité à long terme, non interventionnelles et suite à l’autorisation
Deux études à long terme de grande envergure sur l’innocuité, non interventionnelles et faisant suite à l’autorisation du tacrolimus en onguent, ont été menées en mettant l’accent sur le risque de cancer : APPLESTM (A Prospective Pediatric Longitudinal Evaluation to Assess the Long-Term Safety of Tacrolimus Ointment for the Treatment of Atopic Dermatitis) et JOELLE (JOint European Longitudinal Lymphoma and skin cancer Evaluation). Ces deux études observationnelles à long terme sur l’innocuité en pratique clinique étaient de conception très différente. L’étude JOELLE a analysé le risque de lymphome et de cancer de la peau chez les enfants et les adultes auprès d’une très large population non sélectionnée. L’étude APPLESTM portait sur « tous les cancers » chez les enfants et couvrait une population plus restreinte mais mieux définie.
L’étude JOELLE s’est basée sur des données existantes au Danemark, en Suède (bases de données nationales), aux Pays-Bas (réseau de bases de données PHARMO) et au Royaume-Uni (Clinical Practice Research Datalink (CPRD)), combinant des ensembles de données dans chaque pays pour obtenir des informations sur la démographie, la délivrance ou la prescription de médicaments et les diagnostics. L’objectif principal était d’estimer les taux de fréquence (TF) pour le cancer de la peau comme le mélanome malin (MM) et le cancer de la peau sans présence de mélanome (NMSC) et pour tout type de lymphome comme le lymphome de Hodgkin (HL), le lymphome non hodgkinien (NHL) sauf le lymphome cutané à cellules T (LCCT), et le LCCT en comparant les nouveaux utilisateurs de tacrolimus topique aux utilisateurs de corticostéroïdes topiques (CST) de puissance modérée à élevée.
L’étude a porté sur 32 605 enfants (âgés de moins de 18 ans) et 126 908 adultes commençant un traitement au tacrolimus topique, associés à 117 592 enfants et 452 996 adultes traités aux corticostéroïdes topiques. Un total de 168 674 années-personnes d’observation après la première prescription du tacrolimus en onguent a été observé chez les enfants, 597 916 années-personnes d’observation chez les adultes. La période médiane de suivi chez les enfants traités au tacrolimus était de 5,7 ans, chez les adultes de 5,0 ans, et un total de 5 918 enfants et 17 410 adultes ont été suivis pendant 10 ans ou plus. La moitié des enfants et la moitié des adultes n’avaient qu’une seule ordonnance, tandis qu’environ 20 % des enfants et 20 % des adultes avaient trois ordonnances ou plus.
Pour le cancer de la peau, le TF était de 0,77 (IC de 95 % : 0,29 à 2,04) chez les enfants (5 cas) et de 1,04 (IC à 95 % : 0,99 à 1,08) chez les adultes (2 741 cas). Pour le cancer de la peau, le TF était de 2,49 (IC à 95 % :1,32 à 4,70) chez les enfants (16 cas) et de 1,04 (IC à 95 % : 0,90 à 1,20) chez les adultes (227 cas). Chez les enfants, lors de l’analyse par sous-type de lymphome, le TF est de 2,19 (IC à 95 % : 0,81 à 5,97) pour le NHL, 2,37 (IC à 95 % : 0,99 à 5,68) pour le HL, et 7,77 (IC à 95 % : 0,50 à 121,45) pour le LCCT. Le TF pour chaque type individuel de lymphome chez les enfants était basé sur un faible nombre d’événements, et aucune association significative ou relation exposition-résultat n’a été identifiée. Pour les adultes, le TF était inférieur à 1 pour la LH et pour la LNH sans compter la LCCT. Le TF global eDoc-000890647 - Version 2.0 pour la LCCT chez les adultes était de 1,80 (IC à 95 % : 1,25 à 2,58). La différence de taux d’incidence (IRD) est le nombre de cas supplémentaires par 100 000 ans d’observation survenant dans la cohorte de tacrolimus. Pour les adultes, l’IRD pour la LCCT était de 3 cas pour 100 000 années-personnes d’observation (IC de 95 % : 1 à 6 cas). Chez les adultes, une augmentation avec le niveau de dose a été observée pour le LCCT, mais le TF est descendu en dessous de 1 après 4 ans de suivi. Lors de l’évaluation des résultats de l’étude Joelle, il faut tenir compte des limites de l’étude comme le peu d’événements chez les enfants, le faible nombre d’ordonnances, la confusion par l’indication, le biais de surveillance, la causalité inverse (par exemple, la possibilité que le LCCT soit initialement mal diagnostiqué et traité comme une dermatite atopique) et les tests multiples.
L’étude APPLESTM était une étude de cohorte observationnelle de 10 ans sur des enfants, des adolescents et de jeunes adultes qui ont commencé un traitement avec l’onguent tacrolimus pour la dermatite atopique avant l’âge de 16 ans. Plus de 8 000 patients ont été enrôlés en Amérique du Nord et en Europe entre 2005 et 2012, et 7 954 patients étaient éligibles pour l’analyse. Les critères d’inscription étaient très libéraux et le traitement pendant l’inscription était sans restriction, afin de représenter les conditions d’utilisation réelles. L’étude s’est concentrée sur la détection et la documentation de toute malignité réelle ou potentielle qui serait ensuite examinée par un comité d’experts indépendants. Le taux d’incidence calculé pour les tumeurs malignes observé dans l’étude a été comparé au taux d’incidence dans la population de base du pays de résidence du même âge, du même sexe et aux États-Unis, également de la race.
Au moment de la fin de l’étude, 1 176 sujets avaient terminé 10 ans de suivi et un total de 44 629 années-personnes d’observation s’étaient accumulés. La moitié des participants ont fait l’objet d’observations pendant 6,4 ans ou plus. L’exposition totale médiane du tacrolimus en onguent, avant et pendant l’enrôlement, était de 330 grammes. Au total, 6 malignités ont été observées, ce qui donne une estimation ponctuelle de 1,01 pour le ratio d’incidence standardisé avec un intervalle de confiance à 95 % de 0,37 à 2,20. Les événements ont été une leucémie myéloïde chronique, un rhabdomyosarcome alvéolaire, un appendice de tumeur carcinoïde, un néoplasme de la moelle épinière, un paragangliome malin et un mélanome spitzoïde. Aucun lymphome ou cancer de la peau sans présence de mélanome (NMSC) n’a été observé. Les résultats de l’étude APPLESTM n’ont montré aucune association entre le traitement de la dermatite atopique avec du tacrolimus topique pendant l’enfance et le risque de cancer.
14 TOXICOLOGIE NON CLINIQUE
La pharmacocinétique du tacrolimus suivant l’application de l’onguent a été étudiée dans le cadre de huit études. Dans ces études, on a noté une absorption du tacrolimus dans la circulation systémique suivant l’administration topique, cette absorption étant plus marquée quand le médicament était appliqué sur une peau lésée que sur une peau indemne. La fraction de la dose absorbée a varié selon les espèces animales, le porc s’étant révélé le modèle d’absorption transcutanée non-primate le plus adéquat par rapport à l’humain. Dans une étude de la distribution tissulaire du médicament chez le rat, on n’a noté aucune accumulation de tacrolimus dans les tissus.
Chez le microporc, la biodisponibilité d’une seule application de tacrolimus marqué au 14C (préparation à 0,1 % sous pansement occlusif durant 24 heures) correspondait à environ 1 % de celle d’une dose i.v. unique (1 mg/kg).
Toxicité aiguë et à long terme
eDoc-000890647 - Version 2.0
Une application unique de tacrolimus en onguent, protégée ou non par un pansement occlusif, sur une peau indemne ou une peau abrasée n’a pas entraîné d’anomalies cutanées. Les effets dermiques du tacrolimus chez les animaux qui ont reçu des applications d’onguent (teneurs allant de 0,03 % à 1 % administrées quotidiennement sur des périodes maximales de 26 semaines chez le rat, de 28 jours chez le lapin et de 13 semaines chez le microporc) ont été observés sous microscope (hyperplasie, vacuolisation épidermique, acanthose, inflammation superficielle). Étant donné que ces effets dermiques n’étaient pas liés à la concentration de tacrolimus et qu’ils ont été observés chez les animaux qui ont reçu la préparation véhicule et, rarement, chez les témoins fictifs, on a considéré qu’ils étaient liés à la préparation véhicule et non au tacrolimus. Des signes de toxicité systémique ont été observés en rapport avec les préparations d’onguent à teneur plus élevée (teneurs à ≥ 0,3 %) chez les rongeurs; ces signes étaient analogues à ceux observés après l’administration orale et intraveineuse de doses de tacrolimus.
Dans une étude de l’application topique du médicament sur une période de 52 semaines chez des microporcs du Yucatan, aucune altération macroscopique ou microscopique n’a été reliée à l’application de l’onguent au tacrolimus (teneurs de 0,03 % à 3 %), toutes les modifications observées ayant été associées à l’application de la préparation véhicule.
L’onguent au tacrolimus (teneurs de 0,03 % à 3 %) n’a provoqué ni hypersensibilité de contact, ni photosensibilisation chez le cobaye, ni phototoxicité cutanée chez des souris albinos glabres. Le médicament n’a pas donné lieu non plus à une dépigmentation cutanée chez le porc miniature foncé du Yucatan.
Photocancérogénicité/Cancérogénicité
Deux études de la photocancérogénicité/cancérogénicité du médicament ont été réalisées. Dans l’étude de la cancérogénicité dermique du médicament sur une période de 2 ans chez des souris B6C3F1, aucune anomalie macroscopique ou microscopique ne s’est produite au site d’application du tacrolimus en onguent (teneurs de 0,03 % à 3 %). Cinq animaux seulement ont présenté des tumeurs cutanées : un mâle du groupe véhicule témoin, deux femelles du groupe 0,03 %, et un mâle et une femelle du groupe 0,1 %. Des lymphomes ont également été observés au cours de cette étude. Dans tous les groupes de traitement, l’incidence de lymphomes était plus élevée chez les femelles que chez les mâles. L’incidence de lymphomes chez les mâles et les femelles se trouvait dans les plages de valeurs publiées pour les souris témoins de cette souche, autant dans le groupe véhicule que dans le groupe tacrolimus en onguent à 0,03 %. Dans le groupe tacrolimus en onguent à 0,1 %, l’incidence de lymphomes était significativement accrue comparativement aux témoins pour ce qui est des mâles (analyse Peto, p < 0,001) et numériquement plus élevée chez les femelles. Ce résultat, en ce qui concerne les lymphomes, était en toute probabilité relié à une forte exposition systémique imputable à une absorption cutanée très marquée. On sait pertinemment que les rongeurs présentent une perméabilité cutanée beaucoup plus prononcée que l’humain et d’autres espèces animales, et le rasage de la peau de ces rongeurs a eu pour effet de léser la barrière cutanée (couche cornée de l’épiderme). Cette forte exposition systémique chez les animaux des groupes ayant reçu les teneurs plus fortes du tacrolimus en onguent est corroborée par une mortalité proportionnelle à la dose accompagnée de signes classiques de toxicité systémique (diminution du poids corporel, diminution de la consommation alimentaire, tremblements, etc.) et par l’évaluation des paramètres pharmacocinétiques (p. ex, ASC) faite au moyen de groupes toxicocinétiques parallèles.
Dans une étude de la photocancérogénicité d’une durée de 52 semaines, des souris albinos glabres Crl:SKH1-hrBR (36/sexe/groupe) exposées à un rayonnement solaire ultraviolet simulé (rayonnement UV de basse et haute intensité) ont reçu soit le traitement par tacrolimus en eDoc-000890647 - Version 2.0 onguent (0,03 %, 0,1 %, 0,3 % et 1 %), soit la préparation d’onguent véhicule, selon un modèle conçu pour induire des tumeurs cutanées chez tous les animaux. Après l’évaluation des données confondues sur les tumeurs pour les mâles et les femelles, il a été déterminé que la concentration à 1,0 % avait intensifié le développement de tumeurs cutanées induites par rayonnement UV, comparativement aux souris ayant reçu la préparation véhicule; toutefois, cette intensification n’était pas évidente aux concentrations de 0,03 %, de 0,1 % (concentrations cliniquement pertinentes), ni à la concentration de 0,3 %. Lorsqu’on a évalué ces données sur les tumeurs en fonction du sexe des animaux, l’administration de la concentration à 0,03 % s’est révélée sans influence sur le développement de tumeurs cutanées induites par rayonnement UV chez les souris tant mâles que femelles, comparativement aux souris ayant reçu la préparation véhicule. Chez les souris mâles, l’administration de préparations à 0,1 %, à 0,3 % ou à 1,0 % a abrégé le délai de constitution des tumeurs cutanées par comparaison aux mâles ayant reçu la préparation véhicule. La pertinence de ces résultats chez l’humain n’est pas connue; toutefois, les mécanismes de photocancérogénicité chez l’humain comme chez les animaux comportent des similarités potentielles. Par conséquent, même si la signification biologique de ces résultats chez l’humain n’est pas claire, il convient d’aviser les patients de réduire à un minimum, voire éviter, l’exposition à la lumière du soleil et aux lampes solaires.
Génotoxicité
Aucun signe de génotoxicité n’a été noté lors des tests du pouvoir mutagène in vitro du médicament sur des bactéries (Salmonella et E. coli) ou sur des mammifères (cellules de poumon de hamster chinois), lors des tests du pouvoir mutagène in vitro sur des cellules CHO/HGRPT, ainsi que lors des tests du pouvoir clastogène in vivo chez des souris, et par ailleurs, le tacrolimus n’a entraîné aucune synthèse imprévue d’ADN dans les hépatocytes de rongeurs.
Reproduction et tératologie
Aucune étude des effets du tacrolimus en onguent sur la reproduction n’a été menée. Cependant, des études sur l’effet du tacrolimus per os sur la reproduction ont été réalisées au moyen de préparations par voie orale du produit.
On a évalué la toxicité du tacrolimus pour la reproduction dans le cadre d’études comme suit : Segment I (rat), Segment II (rat et lapin) et Segment III (rat). Le tacrolimus administré par voie orale (gavage) a eu pour effet d’altérer la fonction de reproduction chez les femelles et de réduire la vitalité des rejetons lors des études de la toxicité du médicament chez le rat (Segment I, fertilité; Segment II, tératologie; et Segment III, toxicité périnatale et postnatale) et chez le lapin (Segment II, tératologie). Le comportement reproducteur chez les mâles n’a été altéré que légèrement. Les modifications dans les paramètres de la reproduction observés au cours de ces études incluaient une prolongation de l’intervalle entre les copulations, une diminution des implantations, des pertes accrues de fœtus, des naissances moins nombreuses et une taille plus petite des portées. On n’a noté cependant aucune réduction manifeste de la fécondité chez les rats et les rates. Les effets indésirables observés chez les petits des mères qui avaient reçu du tacrolimus durant la gestation comprenaient : réduction marquée de la viabilité et légère augmentation de l’incidence de malformations.
Carcinogenèse et mutagenèse
Aucun signe de génotoxicité n’a été noté lors des tests du pouvoir mutagène in vitro du médicament sur des bactéries (Salmonella et E. coli) ou sur des mammifères (cellules de poumon de hamster chinois), lors des tests du pouvoir mutagène in vitro sur des cellules CHO/HGRPT, ainsi que lors des tests du pouvoir clastogène in vivo chez des souris, le tacrolimus n’a entraîné aucune synthèse imprévue de l’ADN dans des hépatocytes de rongeurs.
eDoc-000890647 - Version 2.0
Dans le cadre des études du pouvoir cancérogène, on a eu recours à l’administration systémique de tacrolimus que l’on a administré chez des rats et des souris des deux sexes. Dans une étude de 80 semaines chez la souris et une étude de 104 semaines chez le rat, on n’a noté aucun rapport entre l’incidence tumorale et la dose de tacrolimus administrée.
On a mené sur une période de 104 semaines chez la souris une étude du pouvoir cancérogène dermique de préparations de tacrolimus en onguent (dont la teneur allait de 0,03 % à 3,0 %), soit l’équivalent de doses de 1,1 à 118 mg/kg ou 3,3 à 354 mg/m2/jour. La mortalité chez les animaux qui ont reçu l’onguent au tacrolimus dosé à 0,3, à 1,0 et à 3,0 % avait surpassé 60 % avant la fin de la période de traitement de 104 semaines. Par conséquent, seuls les tissus prélevés chez les animaux non traités ou traités par onguent véhicule et chez les animaux qui ont reçu une préparation de tacrolimus en onguent à 0,03 % ou à 0,1 % ont fait l’objet d’évaluations au microscope. Au cours de l’étude, l’incidence de formation de tumeurs cutanées a été minimale et semblable à celle chez les témoins historiques, et elle n’a pas été associée à l’application topique du tacrolimus en onguent. Cependant, chez les mâles et les femelles traités à l’aide de l’onguent à 0,1 %, on a noté une élévation de l’incidence de lymphomes polymorphes chez les mâles (25/50) et chez les femelles (27/50), ainsi que de l’incidence de lymphomes indifférenciés chez les femelles (13/50). Le test de prévalence de mortalité chez le thazard (Peto) a révélé une incidence accrue de lymphomes, statistiquement significative, chez les mâles et les femelles traités au moyen de l’onguent à 0,1 %. La dose quotidienne (onguent à 0,1 %) à laquelle on a observé l’élévation de l’incidence de lymphomes équivalait à 3,5 mg/kg/jour, soit 26 fois la dose maximale recommandée chez l’humain après comparaison des ASC. La dose quotidienne (onguent à 0,03 %) n’ayant produit aucune élévation de l’incidence de lymphomes équivalait à 1,6 mg/kg, soit 10 fois la dose maximale recommandée chez l’humain après comparaison des ASC.
Dans une étude de 52 semaines de la photocancérogénicité du médicament, le délai médian d’apparition de la formation de tumeurs était diminué chez les souris glabres, suivant l’application topique chronique de tacrolimus en onguent dosé à une concentration ≥ 0,1 % (l’équivalent de doses ≥ 1,9 mg/kg ou à ≥ 24,5 mg/m2 de tacrolimus) et ce, concurremment à une exposition au rayonnement ultraviolet (période de traitement de 40 semaines suivie d’une période d’observation de 12 semaines). Bien que l’importance biologique de ce résultat chez l’humain ne soit pas claire, les patients devraient réduire à un minimum, voire éviter l’exposition à la lumière naturelle du soleil ainsi qu’aux lampes solaires.
eDoc-000890647 - Version 2.0