


Monographie de produit - Levitra
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Tableau 1 : Sommaire des renseignements sur le produit
Voie d’administration | Forme posologique et teneur | Ingrédients non médicinaux d’importance clinique |
| orale | Comprimés à 5 mg, 10 mg et 20 mg de vardénafil sous forme de chlorhydrate de vardénafil | Aucun. Une liste complète figure à la rubrique PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT. |
INDICATIONS ET UTILISATION CLINIQUE
LEVITRA (comprimés de vardénafil) est indiqué pour :
- le traitement de la dysfonction érectile (obtention ou maintien difficile ou impossible d’un degré d’érection pénienne suffisant pour permettre une activité sexuelle satisfaisante).
Populations particulières
Femmes enceintes ou qui allaitent : LEVITRA n’est pas indiqué chez les femmes. Aucun essai n’a été mené sur l’administration de LEVITRA à des femmes enceintes.
Enfants (< 18 ans) : LEVITRA n’est pas indiqué chez les personnes de moins de 18 ans.
Personnes âgées (≥ 65 ans) : Une dose initiale de 5 mg de LEVITRA doit être envisagée chez les patients de 65 ans et plus. Chez les hommes âgés (65 ans et plus), l’ASC du vardénafil a été en moyenne 52 % plus élevée que chez des hommes plus jeunes (18 à 45 ans), mais cette différence n’était pas statistiquement significative (voir ACTION ET PHARMACOLOGIE CLINIQUE et PHARMACOLOGIE DÉTAILLÉE).
CONTRE-INDICATIONS
- Les patients qui présentent une hypersensibilité à ce médicament ou à l’un des composants du produit ou du contenant. Une liste complète figure à la rubrique PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT.
________________________________________________________________________________ • En raison des effets de l’inhibition de la PDE5 sur la voie du monoxyde d’azote/guanosine monophosphate cyclique, les inhibiteurs de la PDE5 peuvent potentialiser les effets hypotensifs des dérivés nitrés. Par conséquent, l’administration concomitante de LEVITRA (comprimés de vardénafil) et d’un dérivé nitré ou d’un donneur de monoxyde d’azote est contre-indiquée.
Quand l’administration d’un dérivé nitré est médicalement nécessaire pour sauver un patient à qui LEVITRA (comprimés de vardénafil) a été prescrit, au moins 24 heures doivent s’écouler entre la dernière dose de LEVITRA (comprimés de vardénafil) et l’administration du dérivé nitré. Dans une telle situation, le dérivé nitré ne doit être administré que sous surveillance médicale étroite et une surveillance hémodynamique convenable s’impose.
- L’administration concomitante de LEVITRA (comprimés de vardénafil) et de produits médicinaux contenant du cobicistat, d’inhibiteurs de la protéase du VIH, tels que l’indinavir, le ritonavir, le saquinavir ou l’atazanavir, ou une association de ceux-ci, de kétoconazole ou d’itraconazole est contre-indiquée, car ces médicaments sont de puissants inhibiteurs de l’isoforme CYP 3A4 (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION).
- LEVITRA (comprimés de vardénafil) est contre-indiqué chez les patients atteints de dysfonction érectile qui ont déjà présenté un épisode de neuropathie optique ischémique antérieure non artéritique (NOIANA) (voir MISES EN GARDE ET PRÉCAUTIONS).
- L’administration concomitante d’inhibiteurs de la PDE5, y compris LEVITRA, et de stimulateurs de la guanylate cyclase, comme le riociguat, est contre-indiquée en raison du risque d’hypotension ou de syncope pouvant menacer le pronostic vital (voir INTERACTIONS MÉDICAMENTEUSES).
MISES EN GARDE ET PRÉCAUTIONS
Généralités
L’évaluation de la dysfonction érectile doit comprendre la détermination des causes sous-jacentes possibles, un examen médical et le choix d’un traitement convenable.
Avant de prescrire LEVITRA (comprimés de vardénafil), il est important de prendre note de ce qui suit :
- LEVITRA n’a pas été administré à des patients présentant un trouble hémorragique ou un ulcère gastro-duodénal en évolution significatif. LEVITRA ne doit donc être administré à de tels patients qu’une fois que les avantages et les risques ont été soupesés avec soin. Chez l’humain, LEVITRA est sans effet sur le temps de saignement, qu’il soit pris seul ou en association à l’acide acétylsalicylique (c.-à-d. ASPIRIN®). Des études in vitro sur des plaquettes humaines indiquent que LEVITRA n’inhibe pas l’agrégation plaquettaire produite par divers agonistes plaquettaires. Une augmentation légère et liée à la dose des effets antiagrégants d’un donneur de monoxyde d’azote, le nitroprussiate, a été observée après l’administration de doses suprathérapeutiques de LEVITRA à des sujets recevant un agoniste plaquettaire. Chez le rat, le temps de saignement produit par l’association d’héparine et de vardénafil n’a pas été différent de celui observé après l’administration d’héparine seule. Cette interaction n’a toutefois pas été étudiée chez l’être humain. ________________________________________________________________________________ • Les traitements indiqués contre la dysfonction érectile doivent en général être administrés avec prudence aux patients présentant une déformation anatomique du pénis (p. ex. angulation, fibrose caverneuse ou maladie de La Peyronie) ou un trouble pouvant les prédisposer au priapisme (p. ex. anémie drépanocytaire, myélome multiple ou leucémie).
LEVITRA n’a pas été étudié chez les patients présentant une maladie du SNC (autre qu’un traumatisme médullaire) ou une inappétence sexuelle, ni chez les patients ayant subi une chirurgie pelvienne (sauf une prostatectomie préservant les filets nerveux), un traumatisme pelvien ou une radiothérapie.
Dans le cadre de la pharmacovigilance, les cas de perte de vision soudaine ayant un lien temporel avec la prise d’un inhibiteur de la PDE5 ont été rares. On ne sait pas si ces cas étaient directement liés à la prise d’un inhibiteur de la PDE5 ou à d’autres facteurs. Le risque pourrait être plus grand chez les patients qui ont déjà présenté une neuropathie optique ischémique antérieure non artéritique (NOIANA).
Appareil cardiovasculaire
Avant de prescrire un traitement quelconque contre la dysfonction érectile, le médecin doit considérer la santé cardiovasculaire du patient, car l’activité sexuelle comporte un certain risque cardiaque. Il ne faut en général administrer aucun traitement contre la dysfonction érectile, y compris LEVITRA, aux hommes chez qui l’activité sexuelle est déconseillée en raison de leur santé cardiovasculaire, notamment à ceux qui présentent une hypertension non maîtrisée (tension artérielle > 140/90 mm Hg). Les médecins devraient consulter les recommandations du Princeton Consensus Panel (DeBusk et coll., Am J Cardiol, 2000, 86, p. 175-181). Les patients des groupes suivants n’ont pas participé aux essais cliniques :
- patients qui avaient présenté un infarctus du myocarde ou un AVC au cours des six derniers mois
- patients présentant une angine de poitrine instable ou une ischémie myocardique aiguë
- patients présentant des arythmies non maîtrisées, une hypotension (< 90/50 mm Hg) ou une hypertension non maîtrisée (> 170/110 mm Hg)
- patients qui avaient présenté une hypotension orthostatique symptomatique au cours des six derniers mois.
LEVITRA a des propriétés vasodilatatrices qui peuvent produire des baisses légères et passagères de la tension artérielle. Les patients qui présentent une obstruction de la chambre de chasse, par exemple une sténose aortique et une cardiomyopathie obstructive, peuvent être sensibles à l’action des vasodilatateurs, y compris les inhibiteurs de la phosphodiestérase de type 5.
Quand un patient prend un alpha-bloquant, il ne faut lui prescrire LEVITRA que si le traitement par l’alpha-bloquant est stable.
Quand on amorce le traitement par LEVITRA chez un patient qui prend un alpha-bloquant, il faut prescrire la dose la plus faible (5 mg).
________________________________________________________________________________ Allongement congénital et acquis de l’espace Q-T
Au cours d’une étude sur l’effet de LEVITRA sur l’espace Q-T chez 59 hommes en bonne santé, des doses thérapeutiques (10 mg) et suprathérapeutiques (80 mg) de LEVITRA ont produit des augmentations minimes de l’espace Q-Tc (voir ACTION ET PHARMACOLOGIE CLINIQUE et PHARMACOLOGIE DÉTAILLÉE). Une étude de pharmacovigilance ayant évalué l’effet de l’association de LEVITRA à un médicament ayant un effet comparable sur l’espace Q-T (400 mg de gatifloxacine) a révélé que l’association médicamenteuse produisait un effet additif par rapport à l’un ou l’autre médicament administré seul (voir INTERACTIONS MÉDICAMENTEUSES, ACTION ET PHARMACOLOGIE CLINIQUE et PHARMACOLOGIE DÉTAILLÉE). Ces observations doivent influer sur les décisions cliniques quand on prescrit LEVITRA à des patients qui ont des antécédents connus d’allongement de l’espace Q-T ou qui prennent des médicaments qui allongent l’espace Q-T. Les patients qui présentent un allongement congénital de l’espace Q-T (syndrome du Q-T long) et ceux qui prennent un antiarythmique de classe IA (p. ex. quinidine et procaïnamide) ou de classe III (p. ex. amiodarone et sotalol) ne doivent pas prendre LEVITRA.
Foie
Il n’est pas nécessaire de modifier la dose en présence d’une insuffisance hépatique légère (voir MISES EN GARDE ET PRÉCAUTIONS, ACTION ET PHARMACOLOGIE CLINIQUE et PHARMACOLOGIE DÉTAILLÉE).
Chez des patients présentant une insuffisance hépatique légère (classe A de Child-Pugh), après l’administration d’une dose de 10 mg, l’ASC et la concentration maximale (Cmax) du vardénafil ont respectivement été 17 % et 22 % plus élevées que chez des volontaires de sexe masculin en bonne santé. Chez des patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh), après l’administration d’une dose de 10 mg, l’ASC et la Cmax du vardénafil ont respectivement été 160 % et 133 % plus élevées que chez des volontaires de sexe masculin en bonne santé.
En présence d’une insuffisance hépatique modérée, on recommande une dose initiale de 5 mg de LEVITRA, dose qui peut par la suite être augmentée jusqu’à concurrence de 10 mg, selon la tolérabilité et l’efficacité (voir MISES EN GARDE ET PRÉCAUTIONS, POSOLOGIE ET ADMINISTRATION et ACTION ET PHARMACOLOGIE CLINIQUE).
Il n’y a pas de données issues d’études cliniques contrôlées sur l’efficacité et l’innocuité de LEVITRA en présence d’une insuffisance hépatique grave; son administration ne peut donc être recommandée avant que d’autres données soient obtenues.
Œil
Il n’y a pas de données issues d’études cliniques contrôlées sur l’efficacité et l’innocuité de LEVITRA en présence de troubles héréditaires dégénératifs connus de la rétine tels que la rétinite pigmentaire; son administration ne peut donc être recommandée avant que d’autres données soient obtenues.
Le médecin doit dire au patient de ne plus prendre aucun inhibiteur de la PDE5, y compris LEVITRA, et d’obtenir des soins médicaux en cas de perte soudaine de la vision dans un œil ou dans les deux yeux, celle-ci pouvant être un signe de neuropathie optique ischémique antérieure non artéritique (NOIANA), trouble rare causant une baisse de la vision, dont une perte permanente de la vision, qui a été signalé dans de rares cas dans le cadre de la pharmacovigilance en lien temporel avec la prise de tous les inhibiteurs de la PDE5. Selon la littérature, l’incidence annuelle de la NOIANA est de 2,5 à 11,8 cas ________________________________________________________________________________ pour 100 000 personnes chez les hommes de 50 ans et plus.
On a mené une étude observationnelle cas-croisée pour comparer le risque de NOIANA quand un médicament de la classe des inhibiteurs de la PDE5 était pris immédiatement avant l’apparition de la NOIANA (dans un délai de cinq demi-vies) par rapport à un autre moment dans le passé. Les résultats donnent à penser que le risque de NOIANA est environ deux fois plus grand, soit de 2,15 (IC de 95 % de 1,06 à 4,34). Une étude semblable a donné à peu près le même résultat, soit un risque d’environ 2,27 (IC de 95 % de 0,99 à 5,20). D’autres facteurs de risque de NOIANA, tels que la présence d’une petite papille optique (« crowded » disc), pourraient avoir contribué à la survenue de la NOIANA au cours de ces études.
Ni les rares cas signalés au cours de la pharmacovigilance ni le lien entre la prise d’un inhibiteur de la PDE5 et la NOIANA au cours d’études observationnelles ne confirment l’existence d’un rapport de causalité entre la prise d’un inhibiteur de la PDE5 et la NOIANA (voir RÉACTIONS INDÉSIRABLES).
Le médecin doit se demander si la prise d’un inhibiteur de la PDE5 pourrait avoir des effets néfastes quand des facteurs de risque de NOIANA sous-jacents sont présents chez un patient. Le risque de NOIANA est plus élevé chez les personnes qui ont déjà présenté une NOIANA. Les inhibiteurs de la PDE5, y compris LEVITRA, doivent donc être utilisés avec prudence chez ces patients et seulement si les avantages escomptés l’emportent sur les risques. On considère en outre que chez les personnes ayant une petite papille optique (« crowded » optic disc), le risque de NOIANA est plus grand que dans la population générale, mais on n’a pas assez de données probantes pour recommander le dépistage de ce trouble rare chez les utilisateurs potentiels des inhibiteurs de la PDE5, y compris LEVITRA.
Oreille
Dans le cadre d’études de pharmacovigilance et d’essais cliniques, on a signalé quelques cas de perte auditive soudaine, partielle ou totale, à la suite de l’administration d’inhibiteurs de la PDE5, y compris LEVITRA. On a signalé que la perte auditive, parfois accompagnée d’acouphènes et d’étourdissements, avait un lien temporel avec la prise d’inhibiteurs de la PDE5, y compris LEVITRA. Dans certains des cas, on a noté la présence de troubles médicaux et d’autres facteurs qui auraient pu également jouer un rôle dans la survenue de cet effet indésirable. Dans bon nombre des cas, les renseignements concernant le suivi médical étaient limités. Il est impossible de déterminer si ces manifestations étaient directement liées à la prise d’un inhibiteur de la PDE5 ou à d’autres facteurs (voir RÉACTIONS INDÉSIRABLES, Réactions indésirables au médicament signalées depuis la commercialisation, et PARTIE III : RENSEIGNEMENTS POUR LE CONSOMMATEUR). En cas de perte auditive soudaine partielle ou totale, le médecin doit recommander au patient de cesser l’utilisation de LEVITRA et d’obtenir rapidement des soins médicaux.
Rein
Il n’est pas nécessaire de modifier la dose chez les insuffisants rénaux. En présence d’une insuffisance rénale légère, modérée ou grave, les paramètres pharmacocinétiques de LEVITRA ont été semblables à ceux observés dans des groupes témoins composés de sujets ayant une fonction rénale normale. Les paramètres pharmacocinétiques de LEVITRA n’ont pas été évalués chez les patients en dialyse.
Il n’y a pas de données issues d’études cliniques contrôlées sur l’efficacité et l’innocuité de LEVITRA en présence d’une insuffisance rénale au stade ultime exigeant une dialyse; son administration ne peut donc être recommandée avant que d’autres données soient obtenues.
________________________________________________________________________________ Fonction sexuelle/reproduction
La prise d’un inhibiteur de la PDE5, y compris LEVITRA, a dans de rares cas causé des érections durant plus de quatre heures et un priapisme (érections douloureuses durant plus de six heures). L’incidence du priapisme peut augmenter quand les inhibiteurs de la PDE5 sont associés à des injections intrapéniennes de médicaments vasoactifs ou à d’autres médicaments associés à un risque connu de priapisme. S’il présente une érection qui dure plus de quatre heures, le patient doit consulter un médecin sans tarder. Si le priapisme n’est pas immédiatement traité, il peut causer des lésions du tissu pénien ou une impuissance permanente (voir TRAITEMENT DU PRIAPISME).
L’innocuité et l’efficacité de l’association de LEVITRA et d’autres médicaments pour le traitement de la dysfonction érectile n’ont pas été étudiées. L’administration de telles associations n’est donc pas recommandée.
Renseignements à donner au patient
Le médecin doit dire au patient que LEVITRA est contre-indiqué en association à un dérivé nitré organique pris de façon régulière ou intermittente. Le patient doit savoir que la prise concomitante de LEVITRA et d’un dérivé nitré peut causer une baisse soudaine de la tension artérielle, des étourdissements, une syncope, une crise cardiaque ou un accident vasculaire cérébral.
En cas de perte auditive soudaine partielle ou totale, le médecin doit recommander au patient de cesser l’utilisation de LEVITRA ou de tout autre inhibiteur de la PDE5 et d’obtenir rapidement des soins médicaux.On a signalé que la perte auditive, parfois accompagnée d’acouphènes et d’étourdissements, avait un lien temporel avec la prise d’inhibiteurs de la PDE5, y compris LEVITRA.Il est impossible de déterminer si ces manifestations étaient directement liées à la prise d’un inhibiteur de la PDE5 ou à d’autres facteurs (voir RÉACTIONS INDÉSIRABLES).
Le médecin doit considérer le risque cardiaque associé à l’activité sexuelle chez un patient qui présente une maladie cardiovasculaire. Si un patient présente des symptômes au début de l’activité sexuelle, il faut lui dire d’y mettre un terme et de signaler les symptômes à son médecin.
Le médecin doit parler au patient de la prise convenable de LEVITRA et de ses bienfaits possibles. Le patient doit savoir que LEVITRA ne produit une érection qu’en présence de stimulation sexuelle. Le médecin doit dire au patient de prendre LEVITRA environ 25 à 60 minutes avant l’activité sexuelle et de ne pas dépasser la dose recommandée. Le patient doit communiquer avec son médecin pour lui demander de modifier la dose du médicament s’il n’est pas satisfait de la qualité de ses érections ou s’il présente un effet indésirable. Le patient doit savoir qu’il est important que son médecin connaisse tous les médicaments qui lui ont été prescrits, y compris LEVITRA. Le médecin doit dire au patient que la prise concomitante d’un inhibiteur de la PDE5, y compris LEVITRA, et d’un alpha-bloquant peut dans certains cas causer une hypotension symptomatique. Le traitement par un inhibiteur de la PDE5 ne doit être amorcé que si l’état du patient est stabilisé par l’alpha-bloquant. Il faut dire aux patients traités par la tamsulosine qu’ils peuvent prendre le vardénafil en tout temps. Chez les patients traités par d’autres alpha-bloquants, il doit y avoir un intervalle entre la prise de l’alpha-bloquant et celle du vardénafil. Quand un patient prend déjà une dose optimale de vardénafil, le traitement par un alpha-bloquant doit être amorcé à la plus faible dose. L’augmentation graduelle de la dose de l’alpha-bloquant peut être associée à une réduction supplémentaire de la tension artérielle chez les patients qui prennent un inhibiteur de la PDE5, y compris le vardénafil. Il faut dire aux patients qu’une fois le traitement concomitant stable, la dose de vardénafil peut être augmentée si nécessaire et s’ils tolèrent une telle ________________________________________________________________________________ augmentation (voir POSOLOGIE ET ADMINISTRATION).
Le médecin doit aussi dire au patient que des troubles de l’érection, y compris des érections durant plus de quatre heures et un priapisme, ont été associés aux inhibiteurs de la PDE5, y compris LEVITRA. Les patients qui présentent des érections qui durent quatre heures ou plus doivent consulter un médecin sans tarder. Si le priapisme n’est pas immédiatement traité, il peut causer des lésions du tissu pénien ou une impuissance permanente. L’incidence du priapisme peut augmenter quand les inhibiteurs de la PDE5, y compris LEVITRA, sont associés à des injections intrapéniennes d’un médicament vasoactif (p. ex. CAVERJECTMC).
LEVITRA doit être administré avec prudence aux patients qui présentent un trouble pouvant les prédisposer au priapisme (p. ex. anémie drépanocytaire, myélome multiple ou leucémie) ou une déformation anatomique du pénis (p. ex. angulation, fibrose caverneuse ou maladie de La Peyronie).
La neuropathie optique ischémique antérieure non artéritique (NOIANA) a rarement été signalée dans le cadre de la pharmacovigilance en association aux inhibiteurs de la PDE5, y compris le vardénafil.
Avant de prescrire LEVITRA, le médecin doit discuter avec le patient du risque accru de NOIANA. En cas de baisse ou de perte soudaine de la vision dans un œil ou dans les deux yeux après la prise de LEVITRA, le patient doit communiquer sans tarder avec son médecin.
LEVITRA ne confère aucune protection contre les maladies sexuellement transmissibles. Il faut parler aux patients des mesures qu’ils doivent prendre pour se protéger contre les maladies sexuellement transmissibles, y compris l’infection par le virus de l’immunodéficience humaine (VIH).
RÉACTIONS INDÉSIRABLES
Aperçu des réactions indésirables au médicament
À l’échelle mondiale, LEVITRA (comprimés de vardénafil) a été administré à plus de 7800 patients (de 18 à 89 ans) au cours des essais cliniques. Plus de 625 patients ont été traités pendant six mois et 557 patients ont été traités pendant au moins un an. Au cours des essais cliniques contrôlés contre placebo, le taux d’abandon du traitement en raison d’effets indésirables a été faible avec LEVITRA (3,5 % par rapport à 1,2 % avec un placebo). Les raisons d’abandon du traitement les plus courantes chez les patients traités par LEVITRA ont été les maux de tête (0,9 %) et les bouffées congestives (0,5 %). Les effets indésirables de LEVITRA ont en général été passagers et légers ou modérés, et se sont atténués avec le temps.
Réactions indésirables au médicament au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des manifestations indésirables liées aux médicaments et pour l’estimation des taux.
Au cours des essais cliniques contrôlés contre placebo, les effets indésirables qui figurent dans le Tableau 2 ont été signalés par les patients prenant LEVITRA conformément aux recommandations. ________________________________________________________________________________ Tableau 2 : Effets indésirables signalés par au moins 1 % des patients traités par LEVITRA et ayant été plus fréquents qu’avec un placebo au cours de tous les essais contrôlés contre placebo portant sur les doses de 5 mg, 10 mg et 20 mg de LEVITRA®
| LEVITRA n = 3293 (%) | Placebo n = 1861 (%) | |
Troubles gastro-intestinaux Dyspepsie Nausées | 2,5 1,2 | < 0,1 0,3 |
Système nerveux Étourdissements Maux de tête | 1,6 10,4 | 0,3 2,0 |
Système respiratoire, thorax, médiastin Congestion nasale (y compris œdème des muqueuses, rhinite, rhinorrhée) | 4 | 0,3 |
Appareil vasculaire Bouffées congestives (y compris bouffées de chaleur, sensation de chaleur, érythème) | 11,3 | 0,8 |
Réactions indésirables au médicament moins courantes au cours des essais cliniques (< 1 %)
Les effets indésirables additionnels suivants, dont le rapport de causalité avec le médicament était incertain (mais plausible), sont survenus chez moins de 1 % des patients ayant reçu LEVITRA au cours de tous les essais cliniques.
Organisme entier : douleur abdominale (y compris douleur abdominale haute), asthénie, mal de dos, douleur thoracique, œdème du visage, hypersensibilité, grippe (y compris maladie pseudo-grippale), œdème laryngé, douleur au cou, réaction de photosensibilisation
Appareil cardiovasculaire : angine de poitrine, hypertension, hypotension, ischémie myocardique, palpitations, hypotension orthostatique, syncope, tachycardie (y compris augmentation de la fréquence cardiaque)
Appareil digestif et examens connexes : anomalies des tests hépatiques (y compris hausse des enzymes hépatiques, hausse de l’alanine-aminotransférase, hausse de l’aspartate-aminotransférase), diarrhée, sécheresse de la bouche, dysphagie, œsophagite (y compris œsophagite par reflux), gastrite, reflux gastro-œsophagien, hausse de la GGTP, hausse de la créatinine-kinase, nausées, vomissements Appareil locomoteur : arthralgie, raideur musculaire, myalgie
Système nerveux : anxiété, sensation de cuisson, étourdissements, sensation anormale, hypesthésie, insomnie, paresthésie, somnolence, vertiges, convulsions, ictus amnésique
Appareil respiratoire, thorax, médiastin : dyspnée, épistaxis, congestion des sinus (y compris douleur des sinus)
Peau et annexes : hyperhidrose, prurit, éruptions cutanées, sudation
Sens classiques : chromatopsie (y compris cyanopsie), conjonctivite, (y compris rougeur des yeux), douleur oculaire (y compris irritation et sensation anormale dans les yeux), augmentation de la pression intra-oculaire, augmentation du larmoiement, photophobie, perte auditive soudaine partielle ou totale, acouphène, vue brouillée, trouble visuel (y compris augmentation de la perception lumineuse) Appareil génito-urinaire : trouble de l’éjaculation (y compris éjaculation précoce), priapisme (y compris érections prolongées ou douloureuses)
________________________________________________________________________________ Réactions indésirables au médicament signalées depuis la commercialisation
Un infarctus du myocarde (IM) ayant un lien temporel avec la prise de LEVITRA et l’activité sexuelle a été signalé, mais il est impossible de déterminer si l’IM était directement lié au vardénafil, à l’activité sexuelle, à une maladie cardiovasculaire sous-jacente ou à une association de ces facteurs.
Au cours de la pharmacovigilance sur d’autres médicaments de la classe des inhibiteurs de la PDE5, les effets indésirables graves suivants ayant un lien temporel avec la prise de ces médicaments ont été signalés : accommodation anormale, vision anormale, amnésie, anxiété, hémorragie cardiovasculaire, hémorragie cérébrovasculaire, baisse de la vision, hématémèse, hématurie, hémorragie intra-oculaire, hémorragie pulmonaire, convulsions, mort subite d’origine cardiaque, perte de vision temporaire et arythmie ventriculaire.
On a signalé des cas de perte auditive soudaine, partielle ou totale, en lien temporel avec l’utilisation d’inhibiteurs de la PDE5, y compris LEVITRA. Dans certains cas, on a noté la présence de troubles médicaux et d’autres facteurs qui auraient pu également jouer un rôle dans la survenue de cet effet indésirable. Dans bon nombre des cas, les renseignements concernant le suivi médical étaient limités. Il est impossible de déterminer si cette manifestation est directement liée à l’utilisation de LEVITRA, aux facteurs de risque sous-jacents de perte auditive que présente le patient, à une combinaison de ces facteurs ou à d’autres facteurs (voir MISES EN GARDE ET PRÉCAUTIONS, RÉACTIONS INDÉSIRABLES et PARTIE III : RENSEIGNEMENTS POUR LE CONSOMMATEUR).
Sens classiques : neuropathie optique ischémique antérieure non artéritique, occlusion de la veine rétinienne, anomalie du champ visuel
La neuropathie optique ischémique antérieure non artéritique (NOIANA) a rarement été signalée dans le cadre de la pharmacovigilance en association aux inhibiteurs de la PDE5, y compris le vardénafil. On a mené deux études observationnelles cas-croisées pour évaluer le risque de NOIANA après la prise d’un médicament de la classe des inhibiteurs de la PDE5. Les résultats donnent à penser que le risque de NOIANA est environ deux fois plus grand. Toutefois, on n’a pas confirmé qu’il y avait un rapport de causalité entre la prise d’un inhibiteur de la PDE5 et la NOIANA (voir MISES EN GARDE ET PRÉCAUTIONS).
INTERACTIONS MÉDICAMENTEUSES
Interactions médicamenteuses graves
En raison des effets de l’inhibition de la PDE5 sur la voie du monoxyde d’azote/guanosine monophosphate cyclique, les inhibiteurs de la PDE5 peuvent potentialiser les effets hypotensifs des dérivés nitrés. Par conséquent, l’administration concomitante de LEVITRA (comprimés de vardénafil) et d’un dérivé nitré ou d’un donneur de monoxyde d’azote est contre-indiquée.
Quand l’administration d’un dérivé nitré est médicalement nécessaire pour sauver un patient à qui LEVITRA (comprimés de vardénafil) a été prescrit, au moins 24 heures doivent s’écouler entre la dernière dose de LEVITRA (comprimés de vardénafil) et l’administration du dérivé nitré. Dans une telle situation, le dérivé nitré ne doit être administré que sous surveillance médicale étroite et une surveillance hémodynamique convenable s’impose.
L’administration concomitante de LEVITRA (comprimés de vardénafil) et de produits médicinaux contenant du cobicistat, d’inhibiteurs de la protéase du VIH, tels que l’indinavir, le ritonavir, le ________________________________________________________________________________
saquinavir ou l’atazanavir, ou une association de ceux-ci, de kétoconazole ou d’itraconazole est contre-indiquée, car ces médicaments sont de puissants inhibiteurs de l’isoforme CYP 3A4 (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION).
- L’administration concomitante d’inhibiteurs de la PDE5, y compris LEVITRA, et de stimulateurs de la guanylate cyclase, comme le riociguat, est contre-indiquée en raison du risque d’hypotension ou de syncope pouvant menacer le pronostic vital (voir INTERACTIONS MÉDICAMENTEUSES).
Aperçu
Inhibiteurs de l’isoforme CYP 3A4 : Le vardénafil est surtout métabolisé par les enzymes hépatiques, par l’entremise de l’isoforme 3A4 du cytochrome P450, mais les isoformes CYP 3A5 et CYP 2C contribuent quelque peu à son métabolisme. Les inhibiteurs de ces enzymes peuvent donc réduire la clairance du vardénafil. L’administration concomitante de LEVITRA et de produits médicinaux contenant du cobicistat, d’inhibiteurs de la protéase du VIH, tels que l’indinavir, le ritonavir, le saquinavir ou l’atazanavir, ou une association de ceux-ci, de kétoconazole ou d’itraconazole est contre-indiquée, car ces médicaments sont de puissants inhibiteurs de l’isoforme CYP 3A4 (voir CONTRE-INDICATIONS et POSOLOGIE ET ADMINISTRATION).
Antihypertenseurs : La possibilité d’augmentation de l’effet hypotensif des antihypertenseurs par LEVITRA a été examinée au cours d’une étude de pharmacologie clinique et d’essais cliniques contrôlés contre placebo.
L’administration concomitante de LEVITRA (20 mg) et de nifédipine à libération lente (30 mg ou 60 mg une fois par jour contre l’hypertension artérielle) n’a pas modifié l’ASC et la Cmax relatives de la nifédipine, médicament qui est métabolisé par l’isoforme CYP 3A4. Par rapport au placebo, LEVITRA (20 mg) a produit des réductions additionnelles moyennes de 5,9 mm Hg de la tension artérielle systolique en décubitus et de 5,2 mm Hg de la tension artérielle diastolique en décubitus.
Au cours des études contrôlées contre placebo portant sur 5, 10 et 20 mg de LEVITRA, un total de 41 % des patients recevant le placebo et de 42 % des patients recevant LEVITRA ont pris au moins un antihypertenseur pendant le traitement par le médicament à l’étude. Les principales classes d’antihypertenseurs étaient représentées, soit les inhibiteurs calciques (n = 353), les inhibiteurs de l’ECA (n = 650), les bêta-bloquants (n = 346), les inhibiteurs des récepteurs de l’angiotensine (n = 188) et les diurétiques (n = 312). Une analyse de ces données n’a pas fait ressortir de différence entre les patients prenant LEVITRA et un antihypertenseur et ceux prenant LEVITRA mais pas d’antihypertenseur pour ce qui est de l’ensemble des effets indésirables, des effets indésirables cardiovasculaires ou des abandons du traitement en raison d’effets indésirables.
Riociguat : Des modèles animaux ont montré qu’il y avait un effet hypotenseur systémique additif quand le sildénafil ou le vardénafil était associé au riociguat. L’augmentation de la dose de sildénafil ou de vardénafil a produit une baisse plus que proportionnelle de la tension artérielle systémique dans certains cas. Au cours d’une étude exploratoire, des doses uniques de riociguat administrées à des patients souffrant d’hypertension artérielle pulmonaire (HAP) qui étaient traités par le sildénafil ont montré que les effets hémodynamiques étaient additifs. On a observé un taux élevé d’abandon du traitement, surtout attribuable à l’hypotension, chez les patients souffrant d’HAP qui recevaient une association de sildénafil et de riociguat par rapport à ceux qui recevaient le sildénafil seul. ________________________________________________________________________________ L’utilisation concomitante de LEVITRA et du riociguat, un stimulateur de la guanylate cyclase soluble, est contre-indiquée (voir CONTRE-INDICATIONS).
Alcool : La pharmacocinétique de LEVITRA n’a pas été modifiée par l’alcool et la pharmacocinétique de l’alcool n’a pas été modifiée par LEVITRA. La prise de LEVITRA (20 mg) avec de l’alcool ne produit pas d’effets additifs sur la tension artérielle, la fréquence cardiaque et le temps de saignement par rapport à la prise d’un placebo avec de l’alcool.
Androgènes, antiandrogènes pertinents : Le vardénafil n’a pas été étudié chez des patients recevant une androgénothérapie substitutive ou un antiandrogène.
Substrat de la gp-P : Les données in vitro donnent à penser que les effets du vardénafil sur des substrats de la gp-P plus sensibles que la digoxine, tels que le dabigatran, ne peuvent être exclus.
Interactions médicament-médicament
Tableau 3 : Interactions médicament-médicament établies ou possibles
| Dénomination commune | Réf. | Effet | Commentaire |
| Dérivés nitrés et donneurs de monoxyde d’azote | EC | Potentialisation des effets hypotenseurs des dérivés nitrés sublinguaux pris 1 et 4 heures après une dose de 20 mg de LEVITRA chez des sujets d’âge moyen en bonne santé. Cet effet n’a pas été observé quand la dose de 20 mg de LEVITRA était prise 24 heures avant la NTG. | La potentialisation des effets hypotensifs des dérivés nitrés chez les patients présentant une cardiopathie ischémique n’ayant pas été évaluée, l’administration concomitante de LEVITRA et d’un dérivé nitré est contre-indiquée chez eux (voir CONTRE-INDICATIONS). |
| Puissants inhibiteurs de l’isoforme CYP 3A4 | EC/T | Réduction possible de l’élimination du vardénafil. | L’administration de LEVITRA et de produits médicinaux contenant du cobicistat, d’inhibiteurs de la protéase du VIH, tels que l’indinavir, le ritonavir, le saquinavir ou l’atazanavir, ou une association de ceux-ci, de kétoconazole ou d’itraconazole est contre-indiquée, car ces médicaments sont de puissants inhibiteurs de l’isoforme CYP 3A4 (voir CONTRE-INDICATIONS et POSOLOGIE ET ADMINISTRATION). |
| Étéxilate de dabigatran | T | La comparaison de la digoxine et du dabigatran en tant que substrats-sondes cliniques de la gp-P a montré que le dabigatran était un substrat plus sensible de la gp-P. | Les données in vitro donnent à penser que les effets du vardénafil sur des substrats de la gp-P plus sensibles que la digoxine, tels que le dabigatran, ne peuvent être exclus. |
| Érythromycine | EC | L’érythromycine (500 mg tid), a multiplié par quatre l’ASC et par trois la Cmax produites par l’administration de vardénafil (5 mg) à des volontaires en bonne santé. | Chez les patients traités par l’érythromycine, il ne faut pas administrer une dose de LEVITRA supérieure à 5 mg (voir POSOLOGIE ET ADMINISTRATION). |
| Clarithromycine | T | L’effet devrait être semblable à | Chez les patients traités par la |
________________________________________________________________________________ Tableau 3 : Interactions médicament-médicament établies ou possibles
| Dénomination commune | Réf. | Effet | Commentaire |
| celui de l’érythromycine. | clarithromycine, il ne faut pas administrer une dose de LEVITRA supérieure à 5 mg (voir POSOLOGIE ET ADMINISTRATION). | ||
| Gatifloxacine | EC | Une augmentation de l’espace Q-T corrigé selon la formule de Fridericia (Q-TcF) a été observée avec l’administration concomitante de 10 mg de vardénafil et de 400 mg de gatifloxacine. L’effet conjugué sur l’espace Q-TcF semble être petit (estimation ponctuelle : 4 ms; intervalle de confiance de 90 % de 1 à 6 ms) et additif par rapport à l’un ou l’autre médicament administré seul. | La portée clinique de ces modifications de l’espace Q-T est inconnue. Les patients qui présentent un allongement congénital de l’espace Q-T (syndrome du Q-T long) et ceux qui prennent un antiarythmique de classe IA (p. ex. quinidine et procaïnamide) ou de classe III (p. ex. amiodarone et sotalol) ne doivent pas prendre LEVITRA (voir PHARMACOLOGIE DÉTAILLÉE). |
| Cimétidine | EC | Pas d’effet sur l’ASC et la Cmax produites par 20 mg de vardénafil chez des volontaires de sexe masculin en bonne santé qui avaient aussi reçu 400 mg bid de cimétidine. | La cimétidine, inhibiteur non spécifique de l’isoforme CYP 3A4, n’a pas d’interactions avec le vardénafil. |
Antagoniste des récepteurs alpha-adrénergiques | EC | En raison des effets vasodilatateurs des alpha-bloquants et du vardénafil, l’administration concomitante de vardénafil et d’un alpha-bloquant peut causer une hypotension symptomatique chez certains patients. | Le traitement concomitant ne doit être amorcé que si l’état du patient est stabilisé par l’alpha-bloquant. Quand on amorce le traitement par LEVITRA chez un tel patient, il faut prescrire la plus faible dose recommandée (5 mg). Le vardénafil peut être pris en tout temps avec la tamsulosine; avec d’autres antagonistes des récepteurs alpha-adrénergiques, il doit y avoir un intervalle entre la prise du médicament et celle du vardénafil. Quand un patient prend déjà une dose optimale de vardénafil, le traitement par un alpha-bloquant doit être amorcé à la plus faible dose. L’augmentation graduelle de la dose de l’alpha-bloquant peut être associée à une réduction supplémentaire de la tension artérielle chez les patients qui prennent un inhibiteur de la PDE5, y compris le vardénafil. Il faut dire aux patients qu’une fois que le traitement concomitant est stable, la dose de vardénafil peut être augmentée si nécessaire et s’ils tolèrent une telle augmentation (voir PHARMACOLOGIE DÉTAILLÉE et POSOLOGIE ET |
________________________________________________________________________________ Tableau 3 : Interactions médicament-médicament établies ou possibles
| Dénomination commune | Réf. | Effet | Commentaire |
| ADMINISTRATION). | |||
| Warfarine | EC | La warfarine, qui est métabolisée par l’isoforme CYP 2C9, n’a pas modifié les concentrations plasmatiques de LEVITRA. L’administration concomitante de warfarine (25 mg) et de LEVITRA (20 mg) n’a pas modifié l’activité pharmacocinétique et pharmacodynamique de la warfarine. | Aucune interaction ayant une portée clinique. |
| Glibenclamide | EC | L’ASC et la Cmax du glibenclamide n’ont pas été modifiées par l’administration concomitante de LEVITRA (20 mg). La pharmacocinétique de LEVITRA n’a pas semblé être modifiée par l’administration concomitante de glibenclamide (3,5 mg une fois par jour), médicament métabolisé par l’isoforme CYP 3A4. | Aucune interaction ayant une portée clinique. |
| Digoxine | EC | La digoxine (0,375 mg une fois par jour) n’a pas modifié les concentrations plasmatiques de LEVITRA. À l’état d’équilibre, la pharmacocinétique de la digoxine n’a pas été modifiée par l’administration concomitante de LEVITRA (20 mg). | Aucune interaction ayant une portée clinique. |
Antiacides (hydroxyde de magnésium/hydroxyde d’aluminium – MAALOX®) | EC | Une dose unique de MAALOX® n’a pas eu d’effet sur l’ASC et la Cmax de LEVITRA. | Aucune interaction ayant une portée clinique. |
| Antagonistes des récepteurs H2 Ranitidine | EC | L’ASC et la Cmax de LEVITRA n’ont pas été modifiées par l’administration concomitante de ranitidine (150 mg bid). | Aucune interaction ayant une portée clinique. |
Acide acétylsalicylique (AAS) ASPIRIN® | EC | LEVITRA (10 et 20 mg) n’a pas accentué l’augmentation du temps de saignement produite par ASPIRIN® (deux comprimés à 81 mg une fois par jour). | Aucune interaction ayant une portée clinique. |
| Nifédipine | EC | L’administration concomitante de LEVITRA (20 mg) et de nifédipine à libération lente (30 mg ou 60 mg une fois par jour contre l’hypertension artérielle) n’a pas modifié l’ASC et la Cmax | Aucune interaction ayant une portée clinique. |
________________________________________________________________________________ Tableau 3 : Interactions médicament-médicament établies ou possibles
| Dénomination commune | Réf. | Effet | Commentaire |
relatives de la nifédipine, médicament qui est métabolisé par l’isoforme CYP 3A4. Par rapport au placebo, LEVITRA (20 mg) a produit des réductions additionnelles moyennes de 5,9 mm Hg de la tension artérielle systolique en décubitus et de 5,2 mm Hg de la tension artérielle diastolique en décubitus. |
Légende : É = étude de cas; EC = essai clinique; T = théorique
Interactions médicament-aliment
Le jus de pamplemousse, faible inhibiteur du métabolisme médié par l’isoforme CYP 3A4 dans la paroi intestinale, peut produire de légères augmentations des concentrations plasmatiques de LEVITRA. Les personnes traitées par LEVITRA doivent éviter de boire du jus de pamplemousse. La prise d’un repas riche en matières grasses peut retarder le tmax d’une heure (voir ACTION ET PHARMACOLOGIE CLINIQUE).
Interactions médicament-herbe médicinale
On n’a pas déterminé si le médicament avait des interactions avec les produits à base d’herbes médicinales.
Effets du médicament sur les épreuves de laboratoire
On n’a pas déterminé si le médicament avait des effets sur les résultats des épreuves de laboratoire.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
LEVITRA (comprimés de vardénafil) peut être pris avec ou sans aliments. L’effet de LEVITRA n’est pas modifié par des quantités modérées d’alcool (0,5 g/kg de poids corporel, soit environ 3,4 onces liquides d’alcool à 40 % chez une personne de 70 kg). L’obtention d’une érection exige une stimulation sexuelle.
Dose recommandée et réglage de la posologie
La dose initiale recommandée de LEVITRA est de 10 mg par voie orale entre 25 et 60 minutes avant l’activité sexuelle. L’activité sexuelle peut commencer 15 minutes et jusqu’à 8 à 10 heures après la prise de LEVITRA. La dose peut être augmentée jusqu’à concurrence de 20 mg, dose maximale recommandée, ou réduite à 5 mg, selon l’efficacité et la tolérabilité (voir ESSAIS CLINIQUES). Dans les cas de dysfonction érectile grave (p. ex. chez les patients atteints de diabète), la dose peut être augmentée plus rapidement. Le médicament ne doit pas être pris plus d’une fois par jour (au besoin).
Personnes âgées : Une dose initiale de 5 mg de LEVITRA doit être envisagée chez les patients de 65 ans et plus (voir MISES EN GARDE ET PRÉCAUTIONS, ACTION ET PHARMACOLOGIE ________________________________________________________________________________ CLINIQUE et PHARMACOLOGIE DÉTAILLÉE).
Insuffisants hépatiques : Il n’est pas nécessaire de modifier la dose en présence d’une insuffisance hépatique légère. La clairance du vardénafil est réduite chez les patients qui présentent une insuffisance hépatique modérée. En présence d’une insuffisance hépatique modérée, on recommande une dose initiale de 5 mg de LEVITRA, dose qui peut par la suite être augmentée jusqu’à concurrence de 10 mg, selon la tolérabilité et l’efficacité (voir MISES EN GARDE ET PRÉCAUTIONS, ACTION ET PHARMACOLOGIE CLINIQUE et PHARMACOLOGIE DÉTAILLÉE). Le vardénafil n’a pas été évalué chez des patients présentant une insuffisance hépatique grave (classe C de Child-Pugh).
Insuffisants rénaux : Il n’est pas nécessaire de modifier la dose en présence d’une insuffisance rénale légère, modérée ou grave. Le vardénafil n’a pas été évalué chez les patients en dialyse.
SURDOSAGE
Pour la prise en charge des cas de surdosage présumé, communiquer avec le centre antipoison régional.
Des doses quotidiennes uniques de LEVITRA (comprimés de vardénafil) de jusqu’à 80 mg ont été bien tolérées chez des volontaires de sexe masculin en bonne santé et n’ont pas produit d’effets indésirables graves. L’administration de 40 mg de LEVITRA une fois par jour a produit de légers effets indésirables et l’administration de 40 mg deux fois par jour a dans certains cas produit des maux de dos graves. Aucun effet toxique musculaire ou neurologique n’a été observé.
En cas de surdosage, il faut prendre les mesures d’appoint standard au besoin. On ne croit pas que la dialyse rénale peut accélérer la clairance, car LEVITRA est fortement lié aux protéines plasmatiques et son élimination urinaire n’est pas importante. En cas de suspicion de surdosage, on doit communiquer avec le centre antipoisons de la région.
TRAITEMENT DU PRIAPISME
Le professionnel de la santé doit dire au patient que de rares cas d’érections durant plus de quatre heures et de priapisme (érections douloureuses durant plus de six heures) ont été signalés avec les médicaments de cette classe. S’il présente une érection qui dure plus de quatre heures, le patient doit consulter un médecin sans tarder. Si le priapisme n’est pas immédiatement traité, il peut causer des lésions du tissu pénien ou une impuissance permanente.
Protocoles de détumescence
- 1. Aspirer de 40 à 60 mL de sang du corps caverneux gauche ou droit à l’aide d’un dispositif de prélèvement sanguin Vacutainer et d’un tube. La détumescence est souvent obtenue pendant l’aspiration du sang. Si l’érection persiste, appliquer de la glace pendant 20 minutes. Si la première démarche échoue, essayer la deuxième.
- 2.
Demander au patient de se coucher sur le dos. Dissoudre 10 mg de phényléphrine dans 20 mL d’eau distillée pour préparation injectable (pour obtenir une solution à 0,05 % de phényléphrine). À l’aide d’une seringue à insuline, injecter de 0,1 à 0,2 mL (50 à 100 μg) de la solution dans un des corps caverneux toutes les deux à cinq minutes jusqu’à l’obtention de la ________________________________________________________________________________
détumescence. Certains patients peuvent présenter une bradycardie et une hypertension passagères par suite des injections de phényléphrine. Il faut donc prendre la tension artérielle et le pouls du patient toutes les dix minutes. Les patients à risque sont notamment ceux qui souffrent d’arythmies cardiaques ou de diabète. Consulter le guide thérapeutique de la phényléphrine avant de l’administrer. Ne pas administrer de phényléphrine aux patients qui reçoivent un inhibiteur de la monoamine-oxydase (MAO). Lorsque la phényléphrine est administrée moins de douze heures après l’obtention de l’érection, elle est efficace dans la majorité des cas. Si la deuxième démarche échoue, essayer la troisième.
- 3. Si les mesures ci-dessus ne produisent pas une détumescence, le patient doit consulter un urologue dès que possible, surtout si l’érection dure depuis de nombreuses heures. Si le priapisme n’est pas immédiatement traité, il peut causer des lésions du tissu pénien et/ou une impuissance permanente.
ACTION ET PHARMACOLOGIE CLINIQUE
Mécanisme d’action
LEVITRA (comprimés de vardénafil) est un inhibiteur très sélectif de la phosphodiestérase de type 5 (PDE5) spécifique du GMP cyclique qui sert au traitement de la dysfonction érectile/des difficultés érectiles.
L’érection pénienne est un processus hémodynamique déclenché par le relâchement du muscle lisse des corps caverneux et des artérioles qui y sont associées. Pendant la stimulation sexuelle, les terminaisons nerveuses et les cellules endothéliales libèrent du monoxyde d’azote dans les corps caverneux. Le monoxyde d’azote active la guanylate cyclase, une enzyme soluble, ce qui augmente la synthèse du guanosine monophosphate cyclique (GMPc) dans les cellules musculaires lisses des corps caverneux. Le GMPc déclenche à son tour un relâchement du muscle lisse, ce qui augmente le débit sanguin dans le pénis et produit une érection. La concentration tissulaire de GMPc dépend à la fois des vitesses de synthèse et de dégradation par les phosphodiestérases (PDE). La principale PDE dans les corps caverneux de l’homme est la phosphodiestérase de type 5 (PDE5) spécifique du GMPc; en inhibant la PDE5, enzyme responsable de la dégradation du GMPc dans les corps caverneux, le vardénafil produit une puissante augmentation de l’effet du monoxyde d’azote endogène, qui est libéré dans les corps caverneux par suite de la stimulation sexuelle.
Des études sur des préparations enzymatiques purifiées ont montré que le vardénafil est un inhibiteur puissant et sélectif de la PDE5 chez l’homme, sa CI50 (concentration qui inhibe 50 % de l’activité enzymatique) étant de 0,7 nM. Le vardénafil inhibe davantage la PDE5 que les autres phosphodiestérases connues (effet > 15 fois plus grand que sur la PDE6 [présente dans la rétine], > 130 plus grand que sur la PDE1 [présente dans le cerveau, le cœur et l’appareil vasculaire], > 300 fois plus grand que sur la PDE11 [présente dans les testicules, les vaisseaux sanguins péniens, le muscle lisse de la paroi vasculaire, les muscles du squelette, la prostate et l’hypophyse] et >1000 fois plus grand que sur les PDE2, 3, 4, 7, 8, 9 et 10). In vitro, le vardénafil produit une élévation de la concentration de GMPc dans les corps caverneux humains isolés, ce qui produit un relâchement musculaire. Chez le lapin conscient, le vardénafil cause une érection pénienne qui dépend de la synthèse du monoxyde d’azote endogène et qui est potentialisée par les donneurs de monoxyde d’azote.
Pharmacodynamique
Études sur l’effet de LEVITRA sur la réponse érectile : Chez les patients qui souffrent de ________________________________________________________________________________ dysfonction érectile, des érections jugées suffisantes pour la pénétration (rigidité d’au moins 60 % selon le dispositif RIGISCAN® [RigiScan Ambulatory Rigidity and Tumescence Monitor, Dacomed Corp., Minneapolis, États-Unis]) ont été obtenues par 64 % des hommes traités par 20 mg de LEVITRA dès 15 minutes après la prise, par rapport à 52 % des hommes qui prenaient un placebo. La réponse érectile globale des sujets traités par LEVITRA est devenue statistiquement significative par rapport au placebo 25 minutes après la prise. Au cours de deux essais à double insu, contrôlés contre placebo et avec permutation menés au moyen du RIGISCAN® auprès d’hommes qui présentaient une dysfonction érectile depuis au moins six mois, les doses de 10 mg et 20 mg de LEVITRA ont significativement amélioré les érections produites par une stimulation sexuelle visuelle. Des mesures objectives de la rigidité à la base et au bout du pénis (avec le RIGISCAN®) pendant la stimulation sexuelle visuelle ont révélé que par rapport au placebo, LEVITRA produisait des résultats significativement supérieurs à toutes les doses et à tous les moments. La durée moyenne d’une érection suffisante pour la pénétration et produite par une stimulation sexuelle visuelle a été de 54 et 67 minutes à la base du pénis et de 39 et 45 minutes au bout du pénis pour les doses de 10 mg et 20 mg de LEVITRA, respectivement, par rapport à 31 minutes à la base du pénis et 17 minutes au bout du pénis pour le placebo.
Le plus court délai entre la prise du médicament et l’obtention d’une érection perçue comme suffisante pour la pénétration et permettant d’avoir un rapport sexuel complet a été évalué au cours d’une étude à double insu, en groupes parallèles et avec répartition aléatoire menée auprès d’hommes atteints de dysfonction érectile. Une plus forte proportion des hommes ayant pris 10 mg ou 20 mg de vardénafil que de ceux ayant pris le placebo ont signalé avoir eu un rapport sexuel complet (p < 0,025) à tous les moments après 10 minutes ou plus et 11 minutes ou plus, respectivement.
L’intervalle entre la prise du médicament (dose souple) et l’obtention d’une érection perçue comme suffisante pour la pénétration et permettant d’avoir un rapport sexuel complet a été évalué au cours d’une étude à double insu, en groupes parallèles et avec répartition aléatoire menée auprès d’hommes atteints de dysfonction érectile. Une plus forte proportion des hommes ayant pris le vardénafil que de ceux ayant pris le placebo ont signalé avoir eu un rapport sexuel complet de 8 à 10 heures après la prise (p < 0,001).
Études sur l’effet de LEVITRA sur la tension artérielle et la fréquence cardiaque : Au cours d’une étude sur la pharmacologie clinique menée auprès de patients présentant une dysfonction érectile, des doses uniques de 20 mg de LEVITRA ont causé une réduction maximale moyenne de 7 mm Hg de la tension artérielle systolique en décubitus et de 8 mm Hg de la tension artérielle diastolique en décubitus (par rapport au placebo) et une augmentation maximale moyenne de la fréquence cardiaque de 4 battements par minute. La baisse maximale de la tension artérielle est survenue entre une et quatre heures après la prise. Après la prise de doses multiples pendant 31 jours, les effets sur la tension artérielle le 31e jour étaient semblables à ceux observés le 1er jour. Les inhibiteurs de la PDE5, y compris LEVITRA, peuvent potentialiser les effets hypotensifs des antihypertenseurs (voir INTERACTIONS MÉDICAMENTEUSES).
Des effets plus marqués ont été observés chez les sujets qui recevaient un traitement concomitant par un dérivé nitré (voir CONTRE-INDICATIONS et PHARMACOLOGIE DÉTAILLÉE). Études sur l’effet de LEVITRA sur les paramètres cardiaques : On a montré que les inhibiteurs de la PDE5, y compris LEVITRA, allongeaient l’espace Q-T. Au cours d’une étude sur l’effet du vardénafil sur l’espace Q-T chez 59 hommes en bonne santé, des doses thérapeutiques et suprathérapeutiques de vardénafil et d’un autre médicament de la classe des inhibiteurs de la PDE5 ont ________________________________________________________________________________ produit des augmentations minimes de l’espace Q-Tc. Cet effet sur l’espace Q-T est conforme à celui observé avec d’autres médicaments de la classe des inhibiteurs de la PDE5. Une étude de pharmacovigilance ayant évalué l’effet de l’association de LEVITRA à un médicament ayant un effet comparable sur l’espace Q-T (400 mg de gatifloxacine) a révélé que l’association médicamenteuse produisait un effet additif par rapport à l’un ou l’autre médicament administré seul (voir MISES EN GARDE ET PRÉCAUTIONS, INTERACTIONS MÉDICAMENTEUSES et PHARMACOLOGIE DÉTAILLÉE).
Études sur l’effet de LEVITRA sur les résultats de l’épreuve d’effort en présence d’une coronaropathie : Au cours de deux essais indépendants ayant porté respectivement sur 10 mg (n = 41) et 20 mg (n = 39), LEVITRA n’a pas modifié la durée totale de l’épreuve d’effort sur tapis roulant par rapport au placebo. Ces essais ont été menés auprès d’hommes d’entre 40 et 80 ans présentant une angine de poitrine d’effort stable confirmée par au moins un des facteurs suivants : 1) antécédents d’IM, de pontage aortocoronarien ou d’angioplastie transluminale percutanée ou pose d’une endoprothèse (pas au cours des 6 derniers mois); 2) coronarographie positive révélant une réduction d’au moins 60 % du diamètre d’au moins un tronc coronaire; ou 3) échocardiographie d’effort ou scintigraphie de perfusion d’effort positive. Le Tableau 4 présente les résultats de l’étude ayant porté sur la dose de 20 mg.
Tableau 4 : Effet de 20 mg de LEVITRA sur la durée de l’épreuve d’effort sur tapis roulant (moyenne en secondes ± É.T.)
| Paramètre | 20 mg de LEVITRA (moyenne en secondes) | Placebo (moyenne en secondes) |
| Durée totale de l’épreuve d’effort sur tapis roulant | 414 ± 114 (n = 36) | 411 ± 124 (n = 36) |
| Délai total de survenue de symptômes d’angine de poitrine (premier signe) | 354 ± 137 (n = 36) | 347 ± 143 (n = 36) |
| Délai total d’apparition d’un sous-décalage du segment S-T (changement de 1 mm ou plus par rapport au départ) | 364 ± 101 (n = 35) | 366 ± 105 (n = 36) |
Études sur l’effet de LEVITRA sur la vue : Des doses uniques d’un inhibiteur de la phosphodiestérase administrées par voie orale ont produit une altération passagère et liée à la dose de la discrimination des couleurs (bleu/vert) selon le test de Farnsworth-Munsell 100-hue et des réductions de l’amplitude de l’onde b de l’électrorétinogramme, l’effet maximal ayant à peu près coïncidé avec l’atteinte des concentrations plasmatiques maximales. Ces constatations sont conformes avec l’inhibition de la PDE6 dans les bâtonnets et dans les cônes, qui joue un rôle dans la phototransduction rétinienne. Les effets étaient les plus marqués une heure après l’administration du médicament et étaient moins marqués, mais toujours présents, six heures après l’administration. Au cours d’une étude sur l’administration d’une dose unique à 25 hommes normaux, 40 mg de LEVITRA, soit deux fois la dose maximale recommandée, n’ont pas modifié l’acuité visuelle, la pression intra-oculaire ni les résultats de l’examen du fond de l’œil et de l’examen avec lampe à fente (voir PHARMACOLOGIE DÉTAILLÉE).
Études sur l’effet de LEVITRA sur les caractéristiques des spermatozoïdes : Une heure et demie après l’administration par voie orale d’une dose unique de 20 mg de LEVITRA à des volontaires de sexe masculin en bonne santé, il n’y avait pas d’effet sur la motilité ou la morphologie des spermatozoïdes ni sur divers autres paramètres relatifs à la fonction reproductrice. ________________________________________________________________________________ Au cours d’une étude contrôlée par placebo de six mois menée auprès d’hommes de 25 à 64 ans en bonne santé ou atteints de dysfonction érectile, la prise quotidienne de 20 mg de vardénafil n’a pas eu d’effet sur la concentration et le nombre de spermatozoïdes, ni sur la motilité et la morphologie des spermatozoïdes. Le vardénafil a aussi été sans effet sur les concentrations sériques de testostérone, d’hormone lutéinisante et de folliculostimuline. L’effet du vardénafil sur la fertilité humaine n’a pas été directement évalué au cours de cette étude. La prise quotidienne de 20 mg de vardénafil pendant six mois au cours de cette étude n’a pas eu d’effets significatifs sur les caractéristiques du sperme, mais on ne connaît pas l’effet du traitement à plus long terme par le vardénafil sur les caractéristiques du sperme.
Pharmacocinétique
Tableau 5 : Résumé des paramètres pharmacocinétiques du vardénafil chez des volontaires de sexe masculin en bonne santé
| Cmax | t½ (h) | ASC0-∞ | Clairance | Volume de distribution | |
| Dose unique de 20 mg (moyenne) | 15-17 µg*L/h | 4-5 h | 70 µg*L/h | 56 L/h | 208 L |
LEVITRA (comprimés de vardénafil) est rapidement absorbé après la prise par voie orale et sa biodisponibilité absolue moyenne est d’environ 15 %. Sa pharmacocinétique est à peu près proportionnelle à la dose pour toutes les doses recommandées (5 mg, 10 mg et 20 mg). Le vardénafil est surtout éliminé par métabolisme hépatique. Sa demi-vie d’élimination est d’environ 4 à 5 heures. La Figure 1 présente les concentrations plasmatiques moyennes de vardénafil mesurées pendant 24 heures après l’administration par voie orale d’un seul comprimé à 20 mg de vardénafil à des volontaires de sexe masculin en bonne santé.
Figure 1 : Courbe des concentrations plasmatiques moyennes produites par une dose de 20 mg de vardénafil administrée par voie orale
Conc. plasmatique (μg/L)
time [h] 0 2 4 6 8 10 12 14 16 18 20 22 24 0
5
10
15
20
Temps (heures)
Absorption : L’absorption du vardénafil est rapide, les concentrations plasmatiques maximales étant atteintes dès 15 minutes après l’administration. À jeun, les concentrations plasmatiques maximales de ________________________________________________________________________________ vardénafil sont atteintes dans un délai de 30 à 120 minutes (médiane : 60 minutes) dans 90 % des cas après l’administration par voie orale.
La prise de LEVITRA avec un repas type composé de 30 % de matières grasses ne modifie pas la vitesse et le taux d’absorption par rapport à la prise à jeun. La prise d’un repas riche en matières grasses a réduit la Cmax de 18 à 50 % sans modifier l’ASC (aire sous la courbe). L’obtention du pic de concentration (tmax) a été retardée d’une heure.
La prise d’une quantité modérée d’alcool ne modifie pas le taux d’absorption.
Distribution : Le volume de distribution moyen à l’état d’équilibre du vardénafil est de 208 litres, ce qui indique que la diffusion tissulaire est importante. Le vardénafil et son principal métabolite, M-1, sont fortement liés aux protéines plasmatiques (environ 95 % pour le médicament mère et pour M-1). Cette liaison protéique est réversible et indépendante des concentrations totales du médicament.
Quatre-vingt-dix minutes après l’administration d’une dose unique de 20 mg de LEVITRA, moins de 0,0002 % de la dose administrée est retrouvée dans le sperme. Les concentrations de vardénafil et de son principal métabolite dans l’éjaculat 1,5 heure après la prise correspondaient respectivement à 49 % et 71 % des concentrations plasmatiques au même moment.
Métabolisme : Le vardénafil est surtout éliminé par métabolisme hépatique par l’entremise du cytochrome P450 (CYP) 3A4, bien que les isoformes CYP 3A5 et CYP 2C contribuent quelque peu à son élimination. Le principal métabolite circulant, M-1, résulte de la déséthylation de la fraction pipérazine du vardénafil et est lui-même métabolisé. La concentration plasmatique de M-1 est d’environ 26 % de celle du composé mère. Le profil de la sélectivité pour les phosphodiestérases de ce métabolite est semblable à celui du vardénafil et il a in vitro un pouvoir inhibiteur de la PDE5 de 28 % de celui du vardénafil. Par conséquent, M-1 est responsable d’environ 7 % de l’activité pharmacologique totale.
Élimination : La clairance corporelle totale du vardénafil est de 56 litres/heure et sa demi-vie terminale est d’environ 4 à 5 heures. Après l’administration par voie orale, le vardénafil est éliminé sous forme de métabolites principalement dans les fèces (environ 91 à 95 % de la dose administrée par voie orale) et dans une moindre mesure dans les urines (environ 2 à 6 % de la dose administrée par voie orale).
Populations et affections particulières
Enfants (< 18 ans) : Le vardénafil n’a pas été évalué chez les personnes de moins de 18 ans.
Personnes âgées (≥ 65 ans) : Une dose initiale de 5 mg de LEVITRA doit être envisagée chez les patients de 65 ans et plus. Chez les hommes âgés (65 ans et plus), l’ASC du vardénafil a été en moyenne 52 % plus élevée et la concentration plasmatique maximale (Cmax) a été en moyenne 34 % plus élevée que chez des hommes plus jeunes (18 à 45 ans). Ces différences n’étaient toutefois pas statistiquement significatives (voir MISES EN GARDE ET PRÉCAUTIONS, POSOLOGIE ET ADMINISTRATION et PHARMACOLOGIE DÉTAILLÉE).
________________________________________________________________________________ Insuffisance hépatique : Il n’est pas nécessaire de modifier la dose en présence d’une insuffisance hépatique légère. Chez des patients présentant une insuffisance hépatique légère (classe A de Child-Pugh), après l’administration d’une dose de 10 mg, l’ASC et la Cmax du vardénafil ont respectivement été 17 % et 22 % plus élevées que chez des volontaires de sexe masculin en bonne santé. Chez des patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh), après l’administration d’une dose de 10 mg, l’ASC et la Cmax du vardénafil ont respectivement été 160 % et 133 % plus élevées que chez des volontaires de sexe masculin en bonne santé.
En présence d’une insuffisance hépatique modérée, on recommande une dose initiale de 5 mg de LEVITRA, dose qui peut par la suite être augmentée jusqu’à concurrence de 10 mg, selon la tolérabilité et l’efficacité (voir MISES EN GARDE ET PRÉCAUTIONS, POSOLOGIE ET ADMINISTRATION et PHARMACOLOGIE DÉTAILLÉE). Le vardénafil n’a pas été évalué chez des patients présentant une insuffisance hépatique grave (classe C de Child-Pugh).
Insuffisance rénale : Il n’est pas nécessaire de modifier la dose chez les insuffisants rénaux. En présence d’une insuffisance rénale légère (clairance de la créatinine [Clcr] ≥ 50-80 mL/min), modérée (Clcr > 30-50 mL/min) ou grave (Clcr ≤ 30 mL/min), les paramètres pharmacocinétiques du vardénafil ont été semblables à ceux observés dans un groupe témoin composé de sujets ayant une fonction rénale normale. Les paramètres pharmacocinétiques du vardénafil n’ont pas été évalués chez les patients en dialyse.
CONSERVATION ET STABILITÉ
Conserver entre 15 et 30 °C. Ne pas congeler.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Les comprimés LEVITRA (comprimés de vardénafil) sont orangés, ronds et pelliculés. Ils portent la croix BAYER d’un côté et les chiffres 5, 10 ou 20 de l’autre, selon qu’ils renferment 5, 10 ou 20 mg de vardénafil.
Tableau 6 : Présentation de LEVITRA
| Conditionnement | Teneur | ||
| Plaquette alvéolée de 4 comprimés | 5 mg | 10 mg | 20 mg |
Composition : Les comprimés LEVITRA contiennent du chlorhydrate de vardénafil équivalant à 5 mg, 10 mg ou 20 mg de vardénafil et sont à prendre par voie orale. Les comprimés contiennent aussi les ingrédients non médicinaux suivants : cellulose microcristalline, crospovidone, silice colloïdale anhydre, stéarate de magnésium, hydroxypropylméthyl cellulose, polyéthylèneglycol, dioxyde de titane, oxyde de fer jaune et oxyde de fer rouge.
 ________________________________________________________________________________
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : chlorhydrate de vardénafil
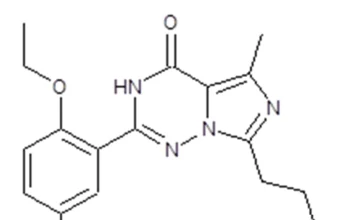
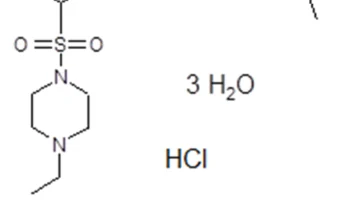
Nom chimique : monochlorhydrate trihydraté de
2-[2-éthoxy-5-(4-éthyl-pipérazine-1-sulfonyl)-phényl]-5-méthyl-7-propyl-3H-imidazo[5,1-f] [1,2,4]triazin-4-one
Formule moléculaire : C23H32N6O4S Χ HCl Χ 3H2O
Formule développée :
Poids moléculaire : 579,1 g/mole
Propriétés
physicochimiques :
Le chlorhydrate de vardénafil est une substance cristalline pratiquement incolore.
pka : Protonation de l’azote d’éthylpipérazine 6,7
Déprotonation du proton amide 8,8
Coefficient de partage : log Po/w = 0,0 (octanol/eau)
log Po/w = 3,2 (octanol/tampon phosphate, pH = 7)
Solubilité : Eau 0,11 mg/mL
HCl 0,1 N 65 mg/mL
NaOH 0,1 M 5,9 mg/mL
________________________________________________________________________________ ESSAIS CLINIQUES
LEVITRA (comprimés de vardénafil) a produit une amélioration de la fonction érectile cliniquement importante et statistiquement significative par rapport au placebo au cours de tous les principaux essais sur l’efficacité, y compris ceux menés dans des populations particulières (hommes atteints de diabète ou ayant subi une prostatectomie radicale ou un traumatisme médullaire).
Données démographiques et plan des essais
LEVITRA a surtout été évalué aux doses de 5 mg, 10 mg et 20 mg au cours de quatre importants essais multicentriques contrôlés contre placebo menés auprès d’hommes atteints de dysfonction érectile. Deux essais ont été menés dans la population générale et les deux autres, dans des populations particulières (patients atteints de diabète sucré et patients ayant subi une prostatectomie). Au cours de tous les essais, LEVITRA a été pris au besoin par 3690 hommes de 18 à 89 ans atteints de dysfonction érectile. Beaucoup des hommes participant aux essais présentaient d’autres troubles médicaux. Parmi les 3690 hommes, plus de 1450 ont été traités par LEVITRA pendant six mois ou plus.
Parmi les 3402 patients traités au cours des essais cliniques de phase III sur LEVITRA, 748 (22 %) avaient au moins 65 ans.
Les patients devaient présenter une dysfonction érectile (soit une modification soutenue de la qualité des érections ayant un effet négatif sur la satisfaction des patients à l’égard des rapports sexuels) depuis au moins six mois. Plus de la moitié des patients ont dit qu’ils présentaient une dysfonction érectile depuis plus de deux ans. Un diagnostic clinique de dysfonction érectile avait été posé par l’investigateur clinique chez les patients. À la rubrique MISES EN GARDE ET PRÉCAUTIONS, on précise quelles maladies cardiovasculaires constituaient des critères d’exclusion des essais cliniques. De plus, les patients qui présentaient une insuffisance rénale ou hépatique significative ou une rétinite pigmentaire et ceux qui recevaient certains médicaments tels que les androgènes, les anti-androgènes et la trazodone ne pouvaient pas participer aux essais cliniques. Au cours des essais cliniques de base, les patients ne pouvaient prendre LEVITRA plus d’une fois par jour, mais il n’y avait pas de restrictions quant à la prise du médicament par rapport au moment des repas.
L’efficacité de LEVITRA a été évaluée à partir des entrées dans un journal que les patients devaient faire peu après la prise du médicament et de questionnaires remplis au cabinet des médecins. Plusieurs outils ont été utilisés pour évaluer l’effet de LEVITRA sur la fonction érectile, dont le questionnaire IIEF (International Index of Erectile Function), le journal SEP (Sexual Encounter Profile) et la question d’évaluation globale (GAQ). Au cours de ces études, les principaux critères d’évaluation des résultats étaient le domaine de la fonction érectile du questionnaire IIEF et les questions 2 et 3 du journal SEP.
Le questionnaire IIEF est un questionnaire mémoire à remplir à la fin d’une période initiale sans médicament puis aux consultations suivant la répartition aléatoire. Les catégories de gravité utilisées au cours des études sur LEVITRA étaient fondées sur une modification globale de l’échelle de Cappelleri, comme suit : 26 à 30 : pas de dysfonction érectile; 17 à 25 : dysfonction érectile légère; 11 à 16 : dysfonction érectile modérée; 1 à 10 : dysfonction érectile grave (voir RÉFÉRENCES).
Le Sexual Encounter Profile (SEP) est un journal que les patients devaient remplir à chaque tentative de rapport sexuel au cours de l’étude. Les questions 2 et 3 du journal SEP sont les suivantes : Avez-vous été capable d’insérer votre pénis dans le vagin de votre partenaire? et Votre érection a-t-elle duré assez longtemps pour vous permettre d’avoir un rapport sexuel complet?
Les mesures d’évaluation secondaires portaient sur la satisfaction du patient à l’égard des rapports ________________________________________________________________________________ sexuels et sur sa satisfaction globale à l’égard de sa vie sexuelle et de sa relation. Elles s’appuyaient sur la question d’évaluation globale (Le traitement que vous prenez depuis quatre semaines a-t-il amélioré vos érections?) et les questions 4 et 5 du journal SEP (Avez-vous été satisfait de la rigidité de votre érection? et Dans l’ensemble, avez-vous été satisfait de cette expérience sexuelle?).
Des données corroborant les résultats des essais cliniques ont été obtenues au cours d’études menées au moyen du RIGISCAN® (voir ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacodynamique).
LEVITRA a aussi été évalué au cours d’un essai multicentrique à double insu, contrôlé par placebo et avec répartition aléatoire mené auprès de sujets dont la dysfonction érectile était uniquement attribuable à un traumatisme médullaire. Au cours de cet essai de 12 semaines portant sur une dose souple de vardénafil (5, 10 ou 20 mg), l’analyse en intention de traiter a porté sur 396 hommes (197 prenant le vardénafil et 199 prenant un placebo) dont la moyenne d’âge était de 40 ans (18 à 80 ans).
Efficacité de LEVITRA contre la dysfonction érectile
Tableau 7 : Essais
| No de l’essai | Méthodologie de l’essai | Posologie, voie d’administration et durée du traitement | Sujets (n = patients valides pour l’analyse en intention de traiter) | Âge moyen (tranche)a | Sexe |
| 100249 | Essai avec répartition aléatoire, à double insu, contrôlé par placebo et multicentrique portant sur une dose fixe (Amérique du Nord) | 5 mg, 10 mg ou 20 mg de LEVITRA ou placebo par voie orale au besoin pas plus d’une fois par jour pendant 6 mois | Placebo : n = 177 5 mg : n = 190 10 mg : n = 196 20 mg : n = 186 | 57 ans (20-83 ans) | Homme s |
| 10128 | Essai avec répartition aléatoire, à double insu, contrôlé par placebo et multicentrique portant sur une dose fixe (Europe) | 5 mg, 10 mg ou 20 mg de LEVITRA ou placebo par voie orale au besoin pas plus d’une fois par jour pendant 3 mois | Placebo : n = 160 5 mg : n = 156 10 mg : n = 157 20 mg : n = 163 Sildénafil 50 mg : n = 162 | 55 ans (21-81 ans) | Homme s |
| 100250 (diabète sucré) | Essai prospectif, avec répartition aléatoire, à double insu, contrôlé par placebo et multicentrique portant sur une dose fixe | 10 mg ou 20 mg de LEVITRA ou placebo par voie orale au besoin pas plus d’une fois par jour pendant 3 mois | Placebo : n = 140 10 mg : n = 149 20 mg : n = 141 | 57 ans (33-81 ans) | Homme s |
100285 (patients prosta- tectomisés) | Essai prospectif avec répartition aléatoire, à double insu, contrôlé par placebo et multicentrique portant sur une dose fixe | 10 mg ou 20 mg de LEVITRA ou placebo par voie orale au besoin pas plus d’une fois par jour pendant 3 mois | Placebo : n = 137 10 mg : n = 139 20 mg : n = 147 | 60 ans (44-77 ans) | Homme s |
| 10473 (trauma- | Essai avec répartition aléatoire, à double | 10 mg de LEVITRA ou placebo par voie orale au | Placebo : n = 199 5 mg, 10 mg, 20 mg | 40 ans (18-80 ans) | Homme s |
________________________________________________________________________________ Tableau 7 : Essais
| No de l’essai | Méthodologie de l’essai | Posologie, voie d’administration et durée du traitement | Sujets (n = patients valides pour l’analyse en intention de traiter) | Âge moyen (tranche)a | Sexe |
tisme médullaire) | insu, contrôlé par placebo, multicentrique et en groupes parallèles portant sur une dose souple | départ; après 4 et 8 semaines, la dose pouvait être augmentée (20 mg) ou réduite (5 mg); traitement de 12 semaines | de vardénafil : n = 197 | ||
| 100493 (durée d’action) | Essai avec répartition aléatoire, à double insu, contrôlé par placebo, multicentrique et en groupes parallèles portant sur une dose souple | 10 mg de LEVITRA ou placebo au départ; après 2 et 6 semaines, la dose pouvait être augmentée (20 mg) ou réduite (5 mg) | Placebo : n = 159 Vardénafil : n = 177 | 56 (28-79 ans) | Homme s |
a patients chez qui l’innocuité pouvait être évaluée
Résultats des essais
Tableau 8 : Résultats de l’étude 100249 menée dans la population générale atteinte de dysfonction érectile
| Principaux critères d’évaluation | Valeur et importance sur le plan statistique pour LEVITRA aux doses de 5 mg, 10 mg et 20 mg | Valeur pour le placebo |
| Score moyen du domaine de la fonction érectile | 5 mg : 17,5a,b (p < 0,0001) 10 mg : 22a,b (p < 0,0001) 20 mg : 22a,b (p < 0,0001) | Placebo : 15a,b |
SEP, question 2 (Succès de la pénétration) (%) | 5 mg : 65 %a, 66 %b (p < 0,0001) 10 mg : 75 %a, 76 %b (p < 0,0001) 20 mg : 80 %a, 81 %b (p < 0,0001) | Placebo : 52 %a,b |
SEP, question 3 (Rapport sexuel complet) (%) | 5 mg : 52 %a, 52 %b (p < 0,0001) 10 mg : 65 %a,b (p < 0,0001) 20 mg : 65 %a, 67 %b (p < 0,0001) | Placebo : 32 %a, 33 %b |
| Question d’évaluation globale (Amélioration des érections) (%) | 5 mg : 65 %b (p < 0,0001) 10 mg : 80 %b (p < 0,0001) 20 mg : 85 %b (p < 0,0001) | Placebo : 28 %b |
a après 3 mois
b après 6 mois
Domaine de la fonction érectile
Deux essais de base ont été menés auprès de patients atteints de dysfonction érectile, soit une étude nord-américaine de six mois et une étude européenne de trois mois. Au cours des essais sur l’efficacité menés dans la population générale atteinte de dysfonction érectile, LEVITRA a produit une amélioration cliniquement importante et statistiquement significative du score du domaine de la fonction érectile par rapport au placebo. Le score initial moyen de la fonction érectile au cours de ces 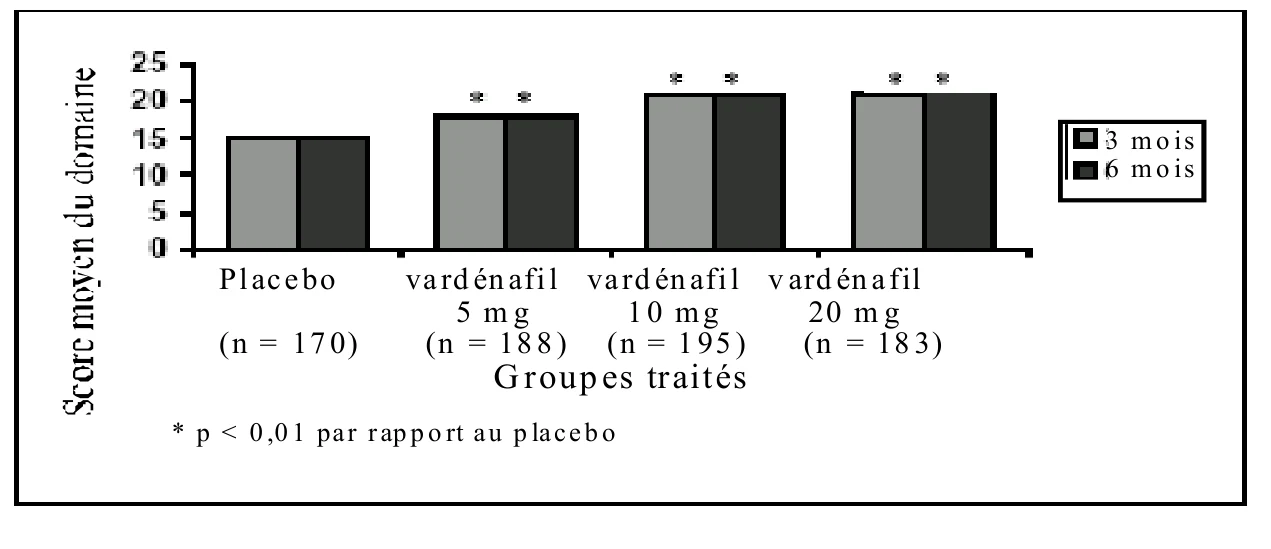 ________________________________________________________________________________ essais était de 11,8. Des scores du domaine de la fonction érectile # 10, de 11 à 16, de 17 à 21 et de 22 à 25 témoignent respectivement d’une dysfonction érectile grave, modérée, légère ou modérée et légère. Un score de 26 à 30 traduit une fonction érectile normale. Les scores du domaine de la fonction érectile produits par le traitement au cours de l’essai de base de six mois sont donnés à la Figure 2.
Figure 2 : Score du domaine de la fonction érectile
Question 2 du journal SEP (succès de la pénétration)
Au cours de l’étude de six mois, LEVITRA, administré aux doses de 5 mg, 10 mg et 20 mg, a produit une amélioration significative par rapport au placebo de la fréquence d’obtention d’une érection suffisante pour la pénétration (question 2 du journal SEP; voir Figure 3). L’étude de trois mois a confirmé ces résultats à tous les moments.
Placebo vard én afil vard én afil v ard én afil 5 m g 1 0 mg 20 m g (n = 17 0) (n = 18 8 ) (n = 1 95 ) (n = 18 3) Groupes traités
* p < 0 ,0 1 par rap p o rt au p laceb o
| 3 m o is 6 m o is |
________________________________________________________________________________ Figure 3 : Améliorations des taux de succès de la pénétration (question 2 du journal SEP)**
Taux de succès moyen des patients; * p < 0,0001 par rapport au placebo; résultats valides pour la population en intention de traiter; succès global défini selon le pourcentage de tentatives de pénétrations réussies entre la première et la dernière prise pendant la période de traitement
** Question 2 du SEP : Avez-vous été capable d’insérer votre pénis dans le vagin de votre partenaire?
Question 3 du journal SEP (rapport sexuel complet)
Trois mois après le début de l’essai de base de six mois, LEVITRA avait produit une augmentation cliniquement importante et statistiquement significative du taux global de maintien d’une érection permettant un rapport sexuel complet (question 3 du journal SEP), les taux de réponse avec les doses de 5 mg, 10 mg et 20 mg ayant respectivement été de 51 %, 65 % et 65 %, par rapport à 32 % dans le groupe placebo. Cette efficacité a été observée à tous les moments jusqu’à la fin des six mois, ce qui donne à penser que l’effet du vardénafil s’est maintenu. Au cours de l’essai de base de trois mois, l’efficacité a été comparable (voir Figure 4).
80 % 75 %
| 65 % | |||||||||||
| 52 % | |||||||||||
81 % 76 %
| 66 % | |||||||||||
| 52 % | |||||||||||
0%
20%
40%
60%
80%
100%
Placebo (n = 171)
LEVITRA® 5 mg
(n = 189)
LEVITRA® 10 mg
(n = 194)
LEVITRA® 20 mg
(n = 182)
Groupes traités
3 mois
6 mois
| * | |||||||||||
*
*
| * | |||||||||||
* * ________________________________________________________________________________ Figure 4 : Améliorations des taux de maintien d’une érection permettant un rapport sexuel complet (question 3 du SEP)**
* p < 0,0001 par rapport au placebo
** Question 3 du journal SEP : Votre érection a-t-elle duré assez longtemps pour vous permettre d’avoir un rapport sexuel complet?
Question d’évaluation globale (amélioration des érections)
À la fin de l’essai à double insu et avec répartition aléatoire de six mois ayant porté sur une dose fixe et auquel 507 patients ont participé, LEVITRA avait amélioré les érections chez 65 %, 80 % et 85 % des patients traités par 5 mg, 10 mg et 20 mg de vardénafil, respectivement, par rapport à 28 % de ceux qui avaient pris le placebo (voir Figure 5).
65 % 65 %
| 51 % | |||||||||||
| 32 % | |||||||||||
67 % 65 % 52 %
| 33 % | |||||||||||
0% 20% 40% 60% 80% 100%
Placebo (n = 172)
LEVITRA® 5 mg
(n = 188)
LEVITRA® 10 mg
(n = 194)
LEVITRA® 20 mg
(n = 182)
3 mois 6 mois *
*
*
*
* *
________________________________________________________________________________ Figure 5 : Pourcentage des patients signalant une amélioration des érections (question d’évaluation globale)**
* p < 0,0001 par rapport au placebo; résultats valides pour la population en intention de traiter; patients ayant terminé les 6 mois de traitement
** Question d’évaluation globale : Le traitement que vous prenez depuis quatre semaines a-t-il amélioré vos érections?
Confiance et satisfaction sexuelle des patients
Le questionnaire IIEF évalue aussi dans quelle mesure le patient est confiant de pouvoir obtenir et maintenir une érection suffisante pour avoir un rapport sexuel (question 15 du questionnaire IIEF). LEVITRA a produit une amélioration statistiquement significative de la confiance des patients.
Au cours des principaux essais sur l’efficacité menés dans la population générale atteinte de dysfonction érectile, LEVITRA a aussi amélioré, par rapport au placebo, les scores du domaine de la fonction sexuelle du questionnaire IIEF correspondant à la satisfaction à l’égard des rapports sexuels, à la fonction orgasmique et à la satisfaction globale (voir Tableau 9).
Tableau 9 : Résumé des scores des domaines du questionnaire IIEF de l’essai de 6 mois sur LEVITRA
| Domaine du questionnaire IIEF | Score maximum du domaine | LEVITRA à 20 mg | Scores moyens, hommes non traités et ne présentant pas de DÉ | |
| Score moyen au départ | Score moyen à la fin de l’étude | |||
| Satisfaction à l’égard des rapports sexuels | 15 | 6,8 | 9,8 | 10,6 |
| Fonction orgasmique | 10 | 7 | 6,7 | 8,8 |
| Satisfaction globale | 10 | 4,5 | 7 | 8,6 |
Les patients traités parLEVITRA ont aussi signalé une plus grande satisfaction à l’égard de la qualité de
85 % 80 %
| 65 % | |||||||
| 28 % | |||||||
0% 10% 20% 30% 40% 50% 60% 70% 80% 90%
Placebo (n = 91)
LEVITRA® 5 mg
(n = 128)
LEVITRA® 10 mg
(n = 148)
LEVITRA® 20 mg
(n = 140)
Groupes traités
*
* * ________________________________________________________________________________ leurs érections. Une satisfaction à l’égard de la rigidité des érections a été signalée par 18, 38, 52 et 59 % des patients recevant un placebo, 5 mg, 10 mg ou 20 mg de LEVITRA, respectivement.
Fiabilité
Au cours de cette étude, on a déterminé si l’efficacité de LEVITRA se maintenait avec le temps. Les résultats montrent que pour ce qui est du succès de la pénétration (question 2 du journal SEP), le taux de succès de la première tentative était de 74 % au départ et de 91 % jusqu’à 12 semaines plus tard avec LEVITRA à 20 mg et de 46 % au départ et de 77 % jusqu’à 12 semaines plus tard avec le placebo. De la même façon¸ pour ce qui est des rapports sexuels complets (question 3 du journal SEP), le taux de succès de la première tentative était de 61 % au départ et de 85 % jusqu’à 12 semaines plus tard avec LEVITRA à 20 mg et de 29 % au départ et de 57 % jusqu’à 12 semaines plus tard avec le placebo.
L’efficacité de LEVITRA pour ce qui est du domaine de la fonction érectile et de la question 3 du journal SEP s’est maintenue chez les patients qui ont pris 10 mg ou 20 mg pendant un an. L’incidence des rapports sexuels complets, qui était d’environ 15 % au départ, a beaucoup augmenté avec les deux doses à partir de la première évaluation après le début de l’étude (quatrième semaine). À la fin de la période de traitement d’un an, l’incidence des rapports sexuels complets était de 82 % chez les patients traités par 10 mg de LEVITRA et de 86 % chez ceux traités par 20 mg de LEVITRA. L’efficacité de LEVITRA s’est maintenue chez les patients qui ont pris 10 ou 20 mg pendant un an.
Essais menés auprès de patients ne répondant pas au traitement par le sildénafil
Des hommes qui n’avaient dans le passé pas répondu au traitement par le sildénafil ont participé à l’essai de base de trois mois. Des différences marquées ont été observées chez les patients qui n’avaient pas répondu au traitement par le sildénafil. Même si la reprise du traitement par le sildénafil a produit des bienfaits chez certains de ces patients, les améliorations de la fonction érectile, de la pénétration et du maintien de l’érection ont été plus grandes avec le vardénafil. Ces résultats donnent à penser que chez une proportion des patients qui ne répondent pas au sildénafil, l’administration de LEVITRA produirait une amélioration.
Les patients qui ont terminé cet essai ont reçu, après 30 jours sans médicament, LEVITRA à 10 mg pendant quatre semaines puis, s’ils le désiraient, une dose inférieure ou supérieure de LEVITRA. Soixante-dix pour cent des patients ont opté pour la dose de 20 mg de LEVITRA. Cette dose a été associée à une augmentation moyenne du score du domaine de la fonction érectile de 4,1, par rapport à une augmentation de 0,2 point chez les patients qui ont continué de prendre 10 mg de LEVITRA.
Essais sur la prise d’une dose souple menés dans la population générale atteinte de dysfonction érectile
Au cours d’une autre étude portant sur la prise d’une dose souple de LEVITRA, 367 hommes de la population générale pouvaient pendant une période de traitement de trois mois prendre une dose de LEVITRA supérieure ou inférieure à la dose initiale de 10 mg. Chez les hommes qui ont opté pour la dose de 20 mg (72 % des hommes), il y a eu une augmentation moyenne du score du domaine de la fonction érectile de 4,6 points (départ : 18,0 ± 7,0; fin de l’étude : 22,6 ± 6,2), par rapport à une augmentation de 0,6 point dans le groupe placebo (départ : 13,0 ± 5,8; fin de l’étude : 13,6 ± 6,8). Le taux d’abandon du traitement en raison d’effets indésirables a été semblable à celui observé dans le groupe placebo.
________________________________________________________________________________ Efficacité de LEVITRA chez les patients atteints de diabète sucré
Chez les patients atteints de diabète sucré de type 1 ou de type 2, LEVITRA a produit une amélioration cliniquement importante et statistiquement significative de la fonction érectile au cours d’une étude prospective à double insu, contrôlée contre placebo et d’une durée de trois mois portant sur une dose fixe. Il y a eu à tous les moments au cours des trois mois de traitement des améliorations significatives du score du domaine de la fonction érectile (taux d’obtention d’une érection suffisante pour la pénétration et la réussite des rapports sexuels) et de la rigidité avec les doses de 10 mg et de 20 mg de LEVITRA par rapport au placebo (voir Tableau 10).
Tableau 10 : Résumé des critères d’évaluation de l’efficacité de l’étude sur l’administration de LEVITRA en présence de diabète sucré
Critère d’évaluation de l’efficacité | Placebo (n = 138 ) | LEVITRA à 10 mg (n = 145) | LEVITRA à 20 mg (n = 139) | |||
| Fin de l’étude | Changement | Fin de l’étude | Changement | Fin de l’étude | Changement | |
| Questionnaire IIEF, moyenne des moindres carrés | ||||||
| Score du domaine de la fonction érectile | 12,6 | 1,4 | 17,1 | 6,1* | 19 | 6,6* |
| Score du domaine de la satisfaction globale | 4,8 | 0,4 | 6,3 | 1,9* | 6,8 | 2,0* |
| Score du domaine de la satisfaction à l’égard des rapports sexuels | 6,6 | 0,6 | 8,4 | 2,4* | 9,2 | 2,8* |
| Journal SEP, pourcentage de réponses affirmatives | ||||||
| Question 2 (pénétration vaginale) | 36 | 3 | 61 | 30* | 64 | 23* |
| Question 3 (rapport sexuel complet) | 23 | 12 | 49,2 | 40* | 54,2 | 39* |
* p = 0,0001
Une analyse des données sur l’efficacité a montré que le degré d’équilibre de la glycémie était sans effet sur la réponse au traitement par le vardénafil, comme le montre le Tableau 11.
Tableau 11 : Scores du domaine de la fonction érectile (et changement par rapport au départ) et pourcentage de réponses affirmatives à la question d’évaluation globale chez les patients de l’étude 100250 des divers sous-groupes de l’équilibre de la glycémie après 12 semaines (report de la dernière observation, population en intention de traiter)
| Domaine de la fonction érectile | Question d’évaluation globale (%) | |||||
| Placebo | LEVITRA 10 mg | LEVITRA 20 mg | Placebo | LEVITRA 10 mg | LEVITRA 20 mg | |
| HbA1c optimale : ≤ 7 % | 11,4 (0,0) | 20,4 (9,3) | 21,6 (7,9) | 10,3 | 67,6 | 67,7 |
| HbA1c sous-optimale : > 7 % – ≤ 8,4 % | 11,4 (1,1) | 14,4 (3,6) | 18,9 (6,8) | 15,6 | 45,6 | 67,4 |
| HbA1c inacceptable : > 8,4 % – ≤ 12 % | 12,3 (1,2) | 15,6 (4,8) | 19,0 (8,1) | 16,9 | 51,1 | 70,4 |
Dans cette population, qui résiste en général davantage au traitement, il y a eu, parmi les patients qui ont pris part à l’étude pendant trois mois, une amélioration des érections selon la question d’évaluation ________________________________________________________________________________ globale chez 57 % de ceux qui prenaient LEVITRA à 10 mg et 72 % de ceux qui prenaient LEVITRA à 20 mg, par rapport à 13 % de ceux du groupe placebo (voir Figure 6). Le traitement actif par LEVITRA a été administré à l’insu pendant six mois au total. Parmi les patients ayant reçu ce traitement, les taux de réponse ont été de 61 % et 73 % avec les doses de 10 mg et 20 mg, respectivement, ce qui donne une fois de plus à penser que l’effet du vardénafil est soutenu.
Figure 6 : Pourcentage des patients signalant une amélioration des érections 3 mois après le début de l’étude menée auprès de patients atteints de diabète
* p < 0,0001 par rapport au placebo; résultats valides pour la population en intention de traiter; patients ayant terminé 3 mois de traitement
Efficacité de LEVITRA chez des patients prostatectomisés
Au cours d’un essai prospectif de trois mois, multicentrique, à double insu, contrôlé par placebo, portant sur une dose fixe et ayant été mené auprès de patients prostatectomisés, LEVITRA a produit des améliorations significatives de la fonction érectile. Des doses de 10 mg et 20 mg de LEVITRA ont à tous les moments produit une amélioration significative du score du domaine de la fonction érectile (fréquence d’obtention d’une érection suffisante pour la pénétration et un rapport sexuel complet) et de la rigidité par rapport au placebo.
72 %
57 %
| 13 % |
0% 20% 40% 60% 80%
Placebo (n = 122)
LEVITRA® 10 mg
(n = 131)
LEVITRA® 20 mg
(n = 127)
Groupes traités
*
*
________________________________________________________________________________ Tableau 12 : Résumé des critères d’évaluation de l’efficacité de l’étude sur l’administration de LEVITRA à des patients prostatectomisés
Critère d’évaluation de l’efficacité | Placebo (n = 140) | LEVITRA à 10 mg (n = 140) | LEVITRA à 20 mg (n = 147) | |||
| Fin de l’étude | Changement | Fin de l’étude | Changement | Fin de l’étude | Changement | |
| Questionnaire IIEF, moyenne | ||||||
| Score du domaine de la fonction érectile | 9,2 | 0,1 | 15,3 | 6,0* | 15,3 | 6,1* |
| Score du domaine de la satisfaction globale | 4,9 | 0,1 | 6,4 | 1,9* | 6,2 | 1,7* |
| Score du domaine de la satisfaction à l’égard des rapports sexuels | 5,2 | 0,1 | 7,7 | 2,3* | 7,2 | 2,28 |
| Journal SEP, pourcentage de réponses affirmatives | ||||||
| Question 2 (pénétration vaginale) | 21,8 | 6,6 | 46,6 | 25,6* | 47,5 | 29,2* |
| Question 3 (rapport sexuel complet) | 9,9 | 3,3 | 37,2 | 30,6* | 34,2 | 27,2* |
* p = 0,001
Selon la question d’évaluation globale, après trois mois, la fonction érectile s’était améliorée chez 59 % et 65 % des patients qui avaient pris 10 mg et 20 mg de vardénafil, respectivement, par rapport à 13 % de ceux qui avaient pris le placebo. Dans le sous-groupe de patients ayant subi une prostatectomie préservant les filets nerveux bilatéraux (n = 236), le taux de réponse au traitement des patients ayant terminé trois mois de traitement a été, selon la question d’évaluation globale, de 60 % et 71 % avec 10 mg et 20 mg de LEVITRA, respectivement, par rapport à 12 % avec le placebo. La dose de 20 mg de LEVITRA a produit une amélioration significative par rapport au placebo du score du domaine de la dépression du Duke Health Profile. Chez les patients présentant des symptômes dépressifs, c’est-à-dire ceux ayant obtenu un score d’au moins 16 sur l’échelle CES-D (Center for Epidemiologic Studies-Depression Scale), LEVITRA à 20 mg a été associé à une atténuation des symptômes dépressifs.
La Figure 7 présente les effets du placebo et de LEVITRA à 20 mg sur le score du domaine de la fonction érectile et la réponse à la question 3 du journal SEP, en fonction de la gravité de la dysfonction érectile au départ chez des patients prostatectomisés.
________________________________________________________________________________ Figure 7 : Scores du domaine de la fonction érectile du questionnaire IIEF (A) et pourcentage de rapports sexuels complets (B) selon la gravité de la dysfonction érectile au départ chez des patients prostatectomisés*
A
7,3
12,9
16,4
10,8
22,9
25,9
12,9 18,9 25,0
0
10
20
30
n = 19 n = 16 n = 16 n = 17 n = 26 n = 28 n = 99 n = 91 n = 99
Dysfonction érectile modérée au départ Dysfonction érectile
légère ou modérée au
départ
Dysfonction érectile grave au départ
B
49
19
4
70 67
24
74
52
28
0
30
60
90
Votre érection a-t-elle duré assez longtemps pour vous permettre d’avoir un rapport sexuel complet?
Placebo 10 mg de vardénafil 20 mg de vardénafil
n = 19 n = 16 n = 16 n = 17 n = 25 n = 28 n = 98 n = 89 n = 95
Dysfonction érectile modérée au départ Dysfonction érectile
légère ou modérée au
départ
Dysfonction érectile grave au départ
* Les valeurs sont des pourcentages.
Efficacité de LEVITRA en présence d’un traumatisme médullaire
Au cours d’un essai clinique portant sur une dose souple mené auprès de patients ayant subi un traumatisme médullaire, le vardénafil a significativement amélioré le score du domaine de la fonction érectile, la capacité d’obtenir et de maintenir une érection assez longtemps pour avoir un rapport sexuel ________________________________________________________________________________ complet et la rigidité pénienne par rapport au placebo. Le pourcentage de patients chez qui le score du domaine de la fonction érectile du questionnaire IIEF était normal (≥ 26) après 12 semaines était de 52 % dans le groupe traité par le vardénafil par rapport à 9 % dans le groupe placebo. Les taux de réponse pour ce qui est de la capacité d’obtenir et de maintenir une érection ont respectivement été de 76 % et 59 % avec le vardénafil par rapport à 41 % et 22 % avec le placebo chez les patients traités pendant trois mois. Les deux mesures ont été cliniquement et statistiquement significatives (p < 0,001).
Dans cette population, les taux de réponse pour ce qui est de l’amélioration de l’érection selon la question d’évaluation globale ont été de 83 % avec LEVITRA par rapport à 26 % avec le placebo chez les patients ayant participé à l’essai pendant trois mois (voir Figure 8).
Figure 8 : Pourcentage des patients signalant une amélioration des érections au cours de l’essai sur le traumatisme médullaire
* Report de la dernière observation
Efficacité de LEVITRA 8 ± 2 heures après la prise d’une dose souple
L’efficacité d’une dose souple de vardénafil prise 8 ± 2 heures avant un rapport sexuel a été cliniquement et statistiquement supérieure à celle d’un placebo (questions 2 et 3 du journal SEP, question d’évaluation globale [GAQ] et score du domaine de la fonction érectile du questionnaire IIEF) chez des sujets présentant une dysfonction érectile de causes très diverses. Chez les patients traités par le vardénafil, il y a eu, par rapport aux patients du groupe placebo, des améliorations cliniquement importantes (≥ 18 %) et statistiquement significatives (p < 0,001) de la capacité de maintenir une érection permettant un rapport sexuel complet et d’obtenir une érection suffisante pour la pénétration à tous les intervalles évalués au cours de l’étude. Ces améliorations ont été obtenues au cours des deux premières semaines et se sont maintenues pendant les dix semaines de l’étude. De la deuxième à la dixième semaine, les taux de succès selon les questions 2 et 3 du SEP ont respectivement été de 69 et 81 % chez les sujets traités par le vardénafil, par rapport à 34 et 51 % chez ceux du groupe placebo.
17
25 26 26 72
82 83 80
0
20
40
60
80
100
n = 189 n = 193
Sem. 0 à 4
n = 164 n = 175
Sem. 4 à 8
n = 184 n = 174 Sem. 8 à 12
n = 198 n = 196
RDO*
Placebo Vardénafil
*
* * * * p < 0,0001
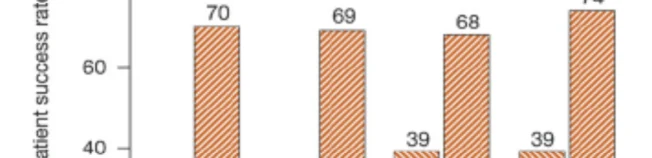
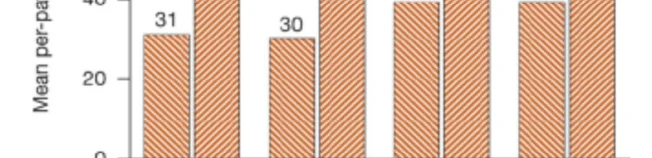
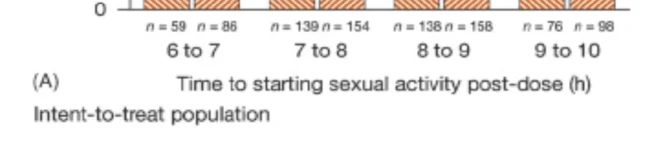
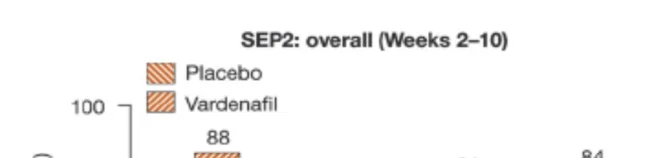
 ________________________________________________________________________________ Les taux de succès selon les questions 2 et 3 du SEP ont été évalués en fonction de l’intervalle entre la prise du médicament à l’étude et le début de l’activité sexuelle (voir Figure 9).
Figure 9 : Taux de succès moyens globaux selon les questions 2 et 3 du SEP à intervalles d’une heure de 6 à 10 heures après la prise
SEP3: overall (weeks 2-10) : Question 3 du SEP : résultats globaux (semaines 2 à 10)
Mean per-patient success rate : Taux de succès moyen par patient
Time to starting sexual activity post-dose : Intervalle entre la prise et le début de l’activité sexuelle
Intent-to-treat Populatiuon : Population en intention de traiter
SEP2: overall (weeks 2-10) : Question 2 du SEP : résultats globaux (semaines 2 à 10)
________________________________________________________________________________ Les taux de succès moyens selon les questions 2 et 3 du SEP ont été plus élevés chez les sujets traités par le vardénafil que chez ceux du groupe placebo de 6 à 10 heures après la prise du médicament à l’étude et pour toutes les tentatives de pénétration de 0 à 24 heures après la prise du médicament à l’étude. Conclusions cliniques
LEVITRA (comprimés de vardénafil) a été efficace chez une vaste gamme de patients atteints de dysfonction érectile. LEVITRA a été efficace indépendamment de la cause (organique, psychogène ou mixte) et de l’ancienneté de la dysfonction érectile, de l’âge des patients, de la consommation d’alcool et du tabagisme. LEVITRA a été efficace pendant 8 ± 2 heures après la prise. LEVITRA a été efficace chez des patients ayant des antécédents d’hyperlipidémie, d’hypertension, d’obésité et de diabète sucré (avec HbA1c ≤ 12 %), chez des patients prostatectomisés et chez des patients dont la dysfonction érectile était attribuable à un traumatisme médullaire. LEVITRA a significativement augmenté la proportion des patients dont la fonction érectile s’est normalisée (score du domaine de la fonction érectile > 26) par rapport au placebo. La réponse au traitement peut varier en fonction de la gravité de la maladie (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
PHARMACOLOGIE DÉTAILLÉE
Pharmacodynamique
Études sur l’effet de LEVITRA sur la réponse érectile : Chez les patients qui sont atteints de dysfonction érectile, des érections jugées suffisantes pour la pénétration (rigidité d’au moins 60 % selon le dispositif RIGISCAN® [RigiScan Ambulatory Rigidity and Tumescence Monitor, Dacomed Corp., Minneapolis, États-Unis]) ont été obtenues par 64 % des hommes traités par 20 mg de LEVITRA (comprimés de vardénafil) dès 15 minutes après la prise, par rapport à 52 % des hommes qui prenaient un placebo. La réponse érectile globale des sujets traités par LEVITRA est devenue statistiquement significative par rapport au placebo 25 minutes après la prise. Au cours de deux essais à double insu, contrôlés contre placebo et avec permutation menés au moyen du RIGISCAN® auprès d’hommes qui présentaient une dysfonction érectile depuis au moins six mois, les doses de 10 mg et 20 mg de LEVITRA ont significativement amélioré les érections produites par une stimulation sexuelle visuelle. Des mesures objectives de la rigidité à la base et au bout du pénis (avec le RIGISCAN®) pendant la stimulation sexuelle visuelle ont révélé que par rapport au placebo, LEVITRA produisait des résultats significativement supérieurs à toutes les doses et à tous les moments. La durée moyenne d’une érection suffisante pour la pénétration et produite par une stimulation sexuelle visuelle a été de 54 et 67 minutes à la base du pénis et de 39 et 45 minutes au bout du pénis pour les doses de 10 mg et 20 mg de LEVITRA, respectivement, par rapport à 31 minutes à la base du pénis et 17 minutes au bout du pénis pour le placebo.
Le plus court délai entre la prise du médicament et l’obtention d’une érection perçue comme suffisante pour la pénétration et permettant d’avoir un rapport sexuel complet a été évalué au cours d’une étude à double insu, en groupes parallèles et avec répartition aléatoire menée auprès d’hommes atteints de dysfonction érectile. Une plus forte proportion des hommes ayant pris 10 mg ou 20 mg de vardénafil que de ceux ayant pris le placebo ont signalé avoir eu un rapport sexuel complet (p < 0,025) à tous les moments après 10 minutes ou plus et 11 minutes ou plus, respectivement.
L’intervalle entre la prise du médicament (dose souple) et l’obtention d’une érection perçue comme suffisante pour la pénétration et permettant d’avoir un rapport sexuel complet a été évalué au cours d’une étude à double insu, en groupes parallèles et avec répartition aléatoire menée auprès d’hommes ________________________________________________________________________________ atteints de dysfonction érectile. Une plus forte proportion des hommes ayant pris le vardénafil que de ceux ayant pris le placebo ont signalé avoir eu un rapport sexuel complet de 8 à 10 heures après la prise (p < 0,001).
Études sur l’effet de LEVITRA sur la tension artérielle et la fréquence cardiaque : Au cours d’une étude sur la pharmacologie clinique menée auprès de patients présentant une dysfonction érectile, des doses uniques de 20 mg de LEVITRA ont causé une réduction maximale moyenne de 7 mm Hg de la tension artérielle systolique en décubitus et de 8 mm Hg de la tension artérielle diastolique en décubitus (par rapport au placebo) et une augmentation maximale moyenne de la fréquence cardiaque de 4 battements par minute. La baisse maximale de la tension artérielle est survenue entre une et quatre heures après la prise. Après la prise de doses multiples pendant 31 jours, les effets sur la tension artérielle le 31e jour étaient semblables à ceux observés le 1er jour. Les inhibiteurs de la PDE5, y compris LEVITRA, peuvent potentialiser les effets hypotensifs des antihypertenseurs (voir ACTION ET PHARMACOLOGIE CLINIQUE et INTERACTIONS MÉDICAMENTEUSES).
Au cours d’une étude, l’effet sur la tension artérielle et la fréquence cardiaque de 0,4 mg de nitroglycérine sublinguale (NTG) a été évalué chez 18 sujets en bonne santé qui avaient pris 20 mg de LEVITRA à divers moments avant la NTG. La dose de 20 mg de LEVITRA, associée à la prise de NTG, a causé une réduction de la tension artérielle et une augmentation de la fréquence cardiaque supplémentaires et liées au temps. Les effets sur la tension artérielle ont été observés quand la dose de 20 mg de LEVITRA avait été administrée une ou quatre heures avant la NTG et les effets sur la fréquence cardiaque ont été observés quand la dose de 20 mg avait été administrée une, quatre ou huit heures avant la NTG. Il n’y a pas eu de modifications supplémentaires de la tension artérielle et de la fréquence cardiaque quand la dose de 20 mg de LEVITRA avait été administrée 24 heures avant la NTG (voir Figure 10).
Figure 10 : Estimations ponctuelles (avec IC de 90 %), après soustraction de l’effet placebo, des effets maximum moyens sur la tension artérielle et la fréquence cardiaque de l’administration de 20 mg de LEVITRA 24, 8, 4 et 1 heures avant la prise de 0,4 mg de NTG sublinguale
24h 8h 4h 1h -4 -2 0 2 4 6 8 10 12 14 16 24h 8h 4h 1h -12 -10 -8 -6 -4 -2 0 2 4 24h 8h 4h 1h -20 -15 -10 -5 0 5 10 TA systolique (mm Hg) TA diastolique (mm Hg) Fréquence cardiaqu | ||
e
| (bpm) | ||
Moment de l’administration du vardénafil avant celle de la NTG
Comme on s’attend à ce que l’état des patients qui doivent recevoir un dérivé nitré accroisse le risque d’hypotension, LEVITRA est contre-indiqué chez les patients qui prennent un dérivé nitré ou un donneur de monoxyde d’azote (voir CONTRE-INDICATIONS).
________________________________________________________________________________ Études sur l’effet de LEVITRA sur les paramètres cardiaques : L’effet de 10 mg et 80 mg de vardénafil sur l’espace Q-T a été évalué au cours d’une étude à double insu, avec répartition aléatoire, contrôlée contre placebo et contre médicament actif (400 mg de moxifloxacine), avec permutation et portant sur une seule prise menée auprès de 59 volontaires en bonne santé de sexe masculin de 45 à 60 ans. Au cours de cette étude, un autre médicament de la même classe a également été administré à des doses thérapeutiques ayant une efficacité à peu près équivalente (50 mg et 400 mg de sildénafil). L’espace Q-T a été mesuré une heure après la prise parce que c’est après environ une heure que la concentration de vardénafil est maximale. La dose de 80 mg de vardénafil (quatre fois la dose maximale recommandée) a été choisie parce qu’elle produit des concentrations plasmatiques semblables à celles produites par l’administration concomitante d’une faible dose de vardénafil (5 mg) et de 600 mg bid de ritonavir. Parmi les inhibiteurs de l’isoforme CYP 3A4 qui ont été étudiés, le ritonavir est celui qui a les interactions les plus importantes avec le vardénafil. Le tableau qui suit résume l’effet sur l’espace Q-T non corrigé moyen et sur l’espace Q-T corrigé (Q-Tc) moyen (deux méthodes de correction : Fridericia et méthode de correction individuelle linéaire) une heure après la prise. Il n’y a pas une méthode de correction plus valide que les autres.
Tableau 13 : Modifications moyennes de l’espace Q-T et de l’espace Q-Tc en millisecondes (IC de 90 %) par rapport au placebo une heure après la prise, selon deux méthodes de correction pour l’effet de la fréquence cardiaque
| Médicament/Dose | Fréquence cardiaque (bpm) | Espace Q-T non corrigé (ms) | Correction de Fridericia de l’espace Q-T (ms) | Correction individuelle de l’espace Q-T (ms) |
| Vardénafil, 10 mg | 5 (4, 6) | -2 (-4, 0) | 8 (6, 9) | 4 (3, 6) |
| Vardénafil, 80 mg | 6 (5, 7) | -2 (-4, 0) | 10 (8, 11) | 6 (4, 7) |
| Moxifloxacine, 400 mg | 2 (1, 3) | 3 (1, 5) | 8 (6, 9) | 7 (5, 8) |
| Sildénafil, 50 mg | 4 (3, 5) | -2 (-4, 0) | 6 (5, 8) | 4 (2, 5) |
| Sildénafil, 400 mg | 5 (4, 6) | -1 (-3, 1) | 9 (8, 11) | 5 (4, 7) |
La moxifloxacine a produit la prolongation prévue de 5 à 10 ms, ce qui indique que l’étude avait la sensibilité nécessaire. Des doses thérapeutiques et suprathérapeutiques de vardénafil et de sildénafil ont produit des réductions semblables de l’espace Q-T non corrigé mais des augmentations de l’espace Q-Tc. Le plan de cette étude ne permettait toutefois pas de faire des comparaisons statistiques directes entre les médicaments ou les doses. Les répercussions cliniques réelles de ces changements sont inconnues.
Au cours d’une étude de pharmacovigilance distincte menée auprès de 44 volontaires en bonne santé, des doses uniques de 10 mg de LEVITRA ont produit, après soustraction de l’effet du placebo, une modification moyenne par rapport au départ de l’intervalle Q-T corrigé selon la formule de Fridericia (Q-TcF) de 5 ms (IC de 90 % : 2, 8). Des doses uniques de 400 mg de gatifloxacine ont produit, après soustraction de l’effet du placebo, une modification moyenne par rapport au départ de l’intervalle Q-TcF de 4 ms (IC de 90 % : 1, 7). L’administration concomitante de 10 mg de LEVITRA et de 400 mg de gatifloxacine a produit un effet additif sur l’intervalle Q-TcF par rapport à l’un ou l’autre médicament administré seul, soit en moyenne de 9 ms par rapport au départ (IC de 90 % : 6, 11). La ________________________________________________________________________________ portée clinique de ces modifications de l’intervalle Q-T est inconnue (voir MISES EN GARDE ET PRÉCAUTIONS).
Études sur l’effet de LEVITRA sur les résultats de l’épreuve d’effort en présence d’une coronaropathie : Au cours de deux essais indépendants ayant porté respectivement sur 10 mg (n = 41) et 20 mg (n = 39), LEVITRA n’a pas modifié la durée totale de l’épreuve d’effort sur tapis roulant par rapport au placebo. Ces essais ont été menés auprès d’hommes d’entre 40 et 80 ans présentant une angine de poitrine d’effort stable confirmée par au moins un des facteurs suivants : 1) antécédents d’IM, de pontage aortocoronarien ou d’angioplastie transluminale percutanée ou pose d’une endoprothèse (pas au cours des 6 derniers mois); 2) coronarographie positive révélant une réduction d’au moins 60 % du diamètre d’au moins un tronc coronaire; ou 3) échocardiographie d’effort ou scintigraphie de perfusion d’effort positive. Le Tableau 14 présente les résultats de l’étude ayant porté sur la dose de 20 mg.
Tableau 14 : Effet de 20 mg de LEVITRA sur la durée de l’épreuve d’effort sur tapis roulant (moyenne en secondes ± É.T.)
| Paramètre | 20 mg de LEVITRA (moyenne en secondes) | Placebo (moyenne en secondes) |
| Durée totale de l’épreuve d’effort sur tapis roulant | 414 ± 114 (n = 36) | 411 ± 124 (n = 36) |
| Délai total de survenue de symptômes d’angine de poitrine (premier signe) | 354 ± 137 (n = 36) | 347 ± 143 (n = 36) |
| Délai total d’apparition d’un sous-décalage du segment S-T (changement de 1 mm ou plus par rapport au départ) | 364 ± 101 (n = 35) | 366 ± 105 (n = 36) |
Études sur l’effet de LEVITRA sur la vue : Des doses uniques d’un inhibiteur de la phosphodiestérase administrées par voie orale ont produit une altération passagère et liée à la dose de la discrimination des couleurs (bleu/vert) selon le test de Farnsworth-Munsell 100-hue et des réductions de l’amplitude de l’onde b de l’électrorétinogramme, l’effet maximal ayant à peu près coïncidé avec l’atteinte des concentrations plasmatiques maximales. Ces constatations sont conformes avec l’inhibition de la PDE6 dans les bâtonnets et dans les cônes, qui joue un rôle dans la phototransduction rétinienne. Les effets étaient les plus marqués une heure après l’administration du médicament et étaient moins marqués, mais toujours présents, six heures après l’administration. Au cours d’une étude sur l’administration d’une dose unique à 25 hommes normaux, 40 mg de LEVITRA, soit deux fois la dose maximale recommandée, n’ont pas modifié l’acuité visuelle, la pression intra-oculaire ni les résultats de l’examen du fond de l’œil et de l’examen avec lampe à fente (voir ACTION ET PHARMACOLOGIE CLINIQUE).
Au cours d’un autre essai clinique à double insu et contrôlé par placebo, au moins 15 doses de 20 mg de LEVITRA ont été administrées pendant huit semaines. Des modifications statistiquement mais non cliniquement significatives de l’amplitude de la réponse à la stimulation lumineuse intermittente et de l’amplitude du potentiel oscillant à l’ERG ont été observées chez les patients traités par LEVITRA par rapport à ceux du groupe placebo. Le test FM-100 n’a pas mis en évidence de différence entre les patients traités par LEVITRA et ceux du groupe placebo. Une dose supraliminaire de sildénafil (200 mg) a produit des réductions statistiquement significatives de l’amplitude de la réponse des bâtonnets, de la réponse des cônes, de la réponse à la stimulation lumineuse intermittente et du potentiel oscillant, selon le pourcentage de changement moyen pour les deux yeux par rapport au départ des ________________________________________________________________________________ résultats d’enregistrements effectués deux heures après l’administration. Il n’y a pas eu de modification significative de la réponse maximum.
Alpha-bloquants : Comme la monothérapie par un alpha-bloquant peut causer une réduction marquée de la tension artérielle, en particulier une hypotension orthostatique et une syncope, des études sur les interactions ont été menées auprès de patients présentant une hypertrophie de la prostate recevant un traitement stable par la tamsulosine ou la térazosine, ainsi que de volontaires normotendus qui avaient pris un alpha-bloquant à court terme.
Au cours de deux études sur les interactions menées auprès de volontaires normotendus en bonne santé, après que les doses de tamsulosine ou de térazosine (des alpha-bloquants) aient été augmentées de façon forcée pendant 14 jours ou moins jusqu’à ce qu’elles soient élevées, une hypotension (dans certains cas symptomatique) a été signalée chez un nombre important de sujets auxquels on avait aussi administré LEVITRA. Chez les sujets traités par la térazosine, une hypotension (tension systolique en station debout inférieure à 85 mm Hg) a été plus souvent observée quand LEVITRA et la térazosine avaient été administrés de façon à ce que les Cmax soient obtenues simultanément que quand les médicaments avaient été administrés de façon à ce que les Cmax soient séparées de six heures. Comme ces études ont été menées auprès de volontaires en bonne santé chez qui les doses de l’alpha-bloquant avaient été augmentées de façon forcée jusqu’à ce qu’elles soient élevées (c’est-à-dire que l’état des sujets n’était pas stabilisé par l’alpha-bloquant), leur portée clinique peut être limitée.
Des études sur les interactions ont été menées sur l’administration de LEVITRA à des patients atteints d’hypertrophie de la prostate qui recevaient un traitement stable par la tamsulosine ou la térazosine. Quand LEVITRA était administré à raison de 5, 10 ou 20 mg à des patients recevant un traitement stable par la tamsulosine, il n’y avait pas de réduction supplémentaire cliniquement significative de la tension artérielle maximum moyenne. L’administration simultanée de LEVITRA à 5 mg et de 0,4 mg de tamsulosine a produit une tension systolique en station debout inférieure à 85 mm Hg chez 2 patients sur 21. Un intervalle de six heures entre l’administration de LEVITRA à 5 mg et celle de la tamsulosine a produit une tension systolique en station debout inférieure à 85 mm Hg chez 2 patients sur 21. Au cours d’une étude ultérieure menée auprès de patients atteints d’hypertrophie de la prostate, l’administration simultanée de LEVITRA à 10 ou 20 mg et de 0,4 ou 0,8 mg de tamsulosine n ’a produit une tension systolique en station debout inférieure à 85 mm Hg chez aucun patient. L’administration simultanée de LEVITRA à 5 mg et de 5 ou 10 mg de térazosine a produit une hypotension orthostatique symptomatique chez un patient sur 21. Quand il y avait un intervalle de six heures entre l ’administration de LEVITRA à 5 mg et celle de la térazosine, il n’y avait pas d’hypotension. Il faut tenir compte de cet effet quand on prend une décision au sujet de l’intervalle entre la prise des deux médicaments. Le traitement concomitant ne doit être amorcé que si l’état du patient est stabilisé par l’alpha-bloquant. Quand on amorce le traitement par LEVITRA chez un tel patient, il faut prescrire la plus faible dose recommandée (5 mg).
LEVITRA peut être pris en tout temps avec la tamsulosine. Quand un autre alpha-bloquant, tel que la térazosine, est administré à un patient traité par LEVITRA, il doit y avoir un intervalle de plusieurs heures entre la prise des deux médicaments.
Pharmacocinétique
LEVITRA est rapidement absorbé après la prise par voie orale et sa biodisponibilité absolue moyenne est d’environ 15 %. Sa pharmacocinétique est à peu près proportionnelle à la dose pour toutes les doses recommandées (5 mg, 10 mg et 20 mg). Le vardénafil est surtout éliminé par métabolisme hépatique. Sa demi-vie d’élimination est d’environ 4 à 5 heures. La Figure 11 présente les concentrations ________________________________________________________________________________ plasmatiques moyennes de vardénafil mesurées pendant 24 heures après l’administration par voie orale d’un seul comprimé à 20 mg de vardénafil à des volontaires de sexe masculin en bonne santé.
Figure 11 : Courbe des concentrations plasmatiques moyennes produites par une dose de 20 mg de vardénafil administrée par voie orale
Conc. plasmatique (µg/L)
0 2 4 6 8 10 12 14 16 18 20 22 24 plasma
0
5
10
15
20
Temps (heures)
Absorption : L’absorption du vardénafil est rapide, les concentrations plasmatiques maximales étant atteintes dès 15 minutes après l’administration. À jeun, les concentrations plasmatiques maximales de vardénafil sont atteintes dans un délai de 30 à 120 minutes (médiane : 60 minutes) dans 90 % des cas après l’administration par voie orale.
La prise de LEVITRA avec un repas typique composé de 30 % de matières grasses ne modifie pas la vitesse et le taux d’absorption par rapport à la prise à jeun. La prise d’un repas riche en matières grasses a réduit la Cmax de 18 à 50 % sans modifier l’ASC. L’obtention du pic de concentration (tmax) a été retardée d’une heure.
La prise d’une quantité modérée d’alcool ne modifie pas le taux d’absorption.
Distribution : Le volume de distribution moyen à l’état d’équilibre du vardénafil est de 208 litres, ce qui indique que la diffusion tissulaire est importante. Le vardénafil et son principal métabolite, M-1, sont fortement liés aux protéines plasmatiques (environ 95 % pour le médicament mère et pour M-1). Cette liaison protéique est réversible et indépendante des concentrations totales du médicament.
Quatre-vingt-dix minutes après l’administration d’une dose unique de 20 mg de LEVITRA, moins de 0,0002 % de la dose administrée est retrouvée dans le sperme. Les concentrations de vardénafil et de son principal métabolite dans l’éjaculat 1,5 heure après la prise correspondaient respectivement à 49 % et 71 % des concentrations plasmatiques au même moment (voir ACTION ET PHARMACOLOGIE CLINIQUE).
Métabolisme : Le vardénafil est surtout éliminé par métabolisme hépatique par l’entremise du cytochrome P450 (CYP) 3A4, bien que les isoformes CYP 3A5 et CYP 2C contribuent quelque peu à son élimination. Le principal métabolite circulant, M-1, résulte de la déséthylation de la fraction pipérazine ________________________________________________________________________________ du vardénafil et est lui-même métabolisé. La concentration plasmatique de M-1 est d’environ 26 % de celle du composé mère. Le profil de la sélectivité pour les phosphodiestérases de ce métabolite est semblable à celui du vardénafil et il a in vitro un pouvoir inhibiteur de la PDE5 de 28 % de celui du vardénafil. Par conséquent, M-1 est responsable d’environ 7 % de l’activité pharmacologique totale.
Élimination : La clairance corporelle totale du vardénafil est de 56 litres/heure et sa demi-vie terminale est d’environ 4 à 5 heures. Après l’administration par voie orale, le vardénafil est éliminé sous forme de métabolites principalement dans les fèces (environ 91 à 95 % de la dose administrée par voie orale) et dans une moindre mesure dans les urines (environ 2 à 6 % de la dose administrée par voie orale).
Populations et affections particulières
Enfants (< 18 ans) : Le vardénafil n’a pas été évalué chez les personnes de moins de 18 ans.
Personnes âgées (≥ 65 ans) : Une dose initiale de 5 mg de LEVITRA doit être envisagée chez les patients de 65 ans et plus (voir POSOLOGIE ET ADMINISTRATION).
Chez les hommes âgés (65 ans et plus), l’ASC (aire sous la courbe) du vardénafil a été en moyenne 52 % plus élevée et la concentration plasmatique maximale (Cmax) a été en moyenne 34 % plus élevée que chez des hommes plus jeunes (18 à 45 ans). Ces différences n’étaient pas statistiquement significatives.
Insuffisance hépatique : Il n’est pas nécessaire de modifier la dose en présence d’une insuffisance hépatique légère. Chez des patients présentant une insuffisance hépatique légère (classe A de Child-Pugh), après l’administration d’une dose de 10 mg de vardénafil, l’ASC et la Cmax ont respectivement été 17 % et 22 % plus élevées que chez des volontaires de sexe masculin en bonne santé. Chez des patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh), après l’administration d’une dose de 10 mg de vardénafil, l’ASC et la Cmax ont respectivement été 160 % et 133 % plus élevées que chez des volontaires de sexe masculin en bonne santé.
En présence d’une insuffisance hépatique modérée, on recommande une dose initiale de 5 mg de LEVITRA, dose qui peut par la suite être augmentée jusqu’à concurrence de 10 mg, selon la tolérabilité et l’efficacité (voir POSOLOGIE ET ADMINISTRATION). Le vardénafil n’a pas été évalué chez des patients présentant une insuffisance hépatique grave.
Insuffisance rénale : Il n’est pas nécessaire de modifier la dose chez les insuffisants rénaux. En présence d’une insuffisance rénale légère (clairance de la créatinine [Clcr] ≥ 50-80 mL/min), modérée (Clcr > 30-50 mL/min) ou grave (Clcr ≤ 30 mL/min), les paramètres pharmacocinétiques du vardénafil ont été semblables à ceux observés dans un groupe témoin composé de sujets ayant une fonction rénale normale. Les paramètres pharmacocinétiques du vardénafil n’ont pas été évalués chez les patients en dialyse.
MICROBIOLOGIE
Sans objet
TOXICOLOGIE
Le vardénafil a été évalué au cours d’une gamme complète d’études toxicologiques comprenant des études de toxicologie génétique in vitro et in vivo, des études sur l’administration de doses uniques à des souris et à des rats par voie orale et par voie intraveineuse, des études sur l’administration de doses ________________________________________________________________________________ multiples à des souris, à des rats et à des chiens, des études sur la reproduction et le développement chez des rats et des lapins et des études sur le pouvoir carcinogène du traitement à vie chez des rats et des souris.
Le vardénafil a été modérément toxique chez des souris et toxique chez des rats après l’administration de doses uniques par voie orale et intraveineuse. Les signes cliniques observés étaient compatibles avec des effets sur l’appareil cardiovasculaire (voir Tableau 16). Aucun effet indésirable n’a été observé chez des souris ayant reçu une dose de jusqu’à 37 mg/kg (mâles) ou 51 mg/kg (femelles) pendant 14 semaines et aucun effet indésirable n’a été observé chez des rats ayant reçu pendant six mois des doses de jusqu’à 3 mg/kg (femelles) ou 15 mg/kg (mâles). Après un traitement quotidien de 24 mois chez des rats, on a déterminé que la dose à laquelle aucun effet indésirable n’était observé était de 15 mg/kg chez les mâles et de 10 mg/kg chez les femelles. Au cours d’une étude de 12 mois sur des chiens, la dose de vardénafil à laquelle aucun effet indésirable n’était observé a été de 3 mg/kg/jour (voir Tableau 17).
Le vardénafil a été administré pendant 24 mois à des rats et à des souris. Selon ces études, le vardénafil ne serait pas carcinogène (voir Tableau 18). L’exposition systémique produite par la plus forte dose était d’environ 350 fois (rat) et 25 fois (souris) celle produite par la dose maximale recommandée chez l’humain. Aucun signe de pouvoir génotoxique ou mutagène n’a été observé au cours d’une batterie complète de trois tests in vitro et d’un test in vivo (voir Tableau 19).
Le vardénafil n’a pas altéré la fertilité des rats et des rates ni le développement embryonnaire précoce, selon l’étude du segment I chez le rat et les études du segment II chez le rat et le lapin (voir Tableau 20). Les études des effets toxiques sur le développement (segment II) chez les rats et les lapins n’ont pas mis en évidence de pouvoir tératogène primaire spécifique, mais à de fortes doses produisant une exposition clinique environ 800 fois plus élevée, une mortalité maternelle accompagnée d’effets sur le développement intra-utérin a été observée. Au cours de l’étude du segment III chez le rat, la dose à laquelle aucun effet indésirable n’était observé a été de 8 mg/kg/jour chez la mère et de 1 mg/kg/jour chez les petits, mais le retard du développement des petits ne soulève aucune inquiétude particulière compte tenu du fait que le médicament est destiné aux hommes d’âge adulte. Le vardénafil passe dans le lait des rates en lactation, où il atteint une concentration environ dix fois plus élevée que la concentration plasmatique.
Au cours des études sur la toxicité de doses multiples menées sur des rats et des chiens, on a surtout observé, comme avec les autres inhibiteurs de la PDE5, des effets cardiovasculaires pouvant essentiellement être attribués aux propriétés vasodilatatrices des inhibiteurs de la PDE5, y compris le vardénafil. Au cours des études sur l’administration de doses multiples, des effets toxiques sur le pancréas, les glandes exocrines et la thyroïde n’ont été observés que chez le rat (et pas chez le chien ni chez la souris). Les effets chez le rat ont été observés avec d’autres inhibiteurs de la phosphodiestérase. Le Tableau 15 présente les importantes constatations des études sur la toxicité chronique ainsi que les doses et paramètres d’exposition correspondant à la dose minimale à laquelle un effet a été observé au cours des études à long terme.
________________________________________________________________________________ Tableau 15 : Importantes constatations toxicologiques sur le vardénafil (dose minimale produisant un effet) chez des animaux d’expérience et multiples respectifs de l’exposition chez l’humain à la dose thérapeutique maximale recommandée
| Espèce/ Durée | Constatation | Dose (mg/kg) | Multiples de l’exposition systémique par rapport à l’exposition clinique | ||
| Cmax (µg/L) | ASC (µg*h/L) | ||||
| Rat, 6 mois | Cœur (femelles seulement) : fibrose myocardique Mortalité (1 sur 20) | 75 (femelle) | 564 | 640 | |
| Rat, 6 mois | Thyroïde (femelles seulement) : altérations du colloïde | 75 (femelle) | 564 | 640 | |
| Rat, 6 mois | Glandes exocrines : parotide : hypertrophie diffuse des cellules acineuses; femelles seulement : hypertrophie diffuse des cellules acineuses (glande sous-mandibulaire) | 75 (mâle) | 265 | 218 | |
| 75 (femelle) | 564 | 640 | |||
| Rat, 6 mois | Pancréas : hypertrophie diffuse des cellules acineuses | 75 (mâle) 75 (femelle) | 265 564 | 218 640 | |
| Rat, 6 mois | Pancréas (mâles seulement) : atrophie focale des cellules acineuses | 15 (mâle) | 73 | 25 | |
| Rat, 6 mois | Cortex surrénal : petite vacuolisation vésiculaire (granulosa) | 15 (mâle) 3 (femelle) | 73 35 | 25 19 | |
| Rat, 2 ans | Thyroïde : hypertrophie des cellules folliculaires | 75 (mâle) 25 (femelle) | 390 239 | 362 229 | |
| Rat, 2 ans | Cortex surrénal : petite vacuolisation vésiculaire, hypertrophie diffuse (granulosa) | 75 (mâle) 25 (femelle) | 390 239 | 362 229 | |
| Rat, 2 ans | Glandes exocrines : hypertrophie diffuse des cellules acineuses (glandes parotides et sous-mandibulaires) | 15 (mâle) 25 (femelle) | 318 239 | 71 229 | |
| Chien, 1 an | Cœur : œdème périartériel | 30 (mâle) 30 (femelle) | 264 235 | 277 212 | |
| Chien, 1 an | Réduction de la tension artérielle, augmentation de la fréquence cardiaque | 10 (mâle) 10 (femelle) | 101 83 | 71 64 | |
| Données pharmacocinétiques chez l’humain à la dose thérapeutique maximale recommandée (20 mg/jour) aux fins de comparaison : | |||||
| Humain (état d’équilibre) | 0,4 (homme) | 1 | 1 | ||
________________________________________________________________________________ Tableau 16 : Résultats des études de toxicité aiguë sur l’administration d’une seule dose
| Espèce | Voie d’administration | Dose mg/kg/j | Nbre d’animaux/ dose | Durée | Constatations |
| Toxicité d’une dose unique administrée par voie orale à des souris et des rats | |||||
Souris Hsk WIN:NMR Rats Hsd Cpb:WU | Orale (gavage) | Souris Rat | 5/sexe | 1 jour | La DL50 a été de 1000 mg/kg chez les souris des deux sexes. La DL50 a été de 250 mg/kg chez les rats et de 190 mg/kg chez les rates. Les autopsies n’ont pas mis en évidence de modifications liées à la substance étudiée. Les signes de toxicité suivants ont été observés chez les souris : réduction de la motilité, démarche titubante, position abdominale, tremblements, convulsions tonico-cloniques, respiration laborieuse et fente palpébrale étroite. Les rats ont présenté les signes d’intoxication suivants : réduction de la motilité, démarche titubante, position latérale, position abdominale, dos arrondi, respiration laborieuse, fente palpébrale étroite et chromodacryorrhée. |
| Toxicité d’une dose unique administrée par voie intraveineuse à des souris et des rats | |||||
Souris Hsk WIN:NMR Rats Hsd Cpb:WU | i.v. | Souris Rat | 5/sexe | 1 jour | La DL50 a été de 123 mg/kg chez les souris des deux sexes. La DL50 a été de 81 mg/kg chez les rats des deux sexes. Aucun signe lié à la substance étudiée n’a été relevé aux autopsies. Les symptômes suivants ont été observés chez les souris : réduction et/ou augmentation de la motilité, démarche titubante, position abdominale, tremblements, convulsions tonico-cloniques, respiration laborieuse et fente palpébrale étroite. Les constatations correspondantes chez les rats ont été les suivantes : réduction de la motilité, vocalisation, démarche titubante, position abdominale, tremblements, convulsions tonico-cloniques, respiration laborieuse, respiration haletante et fente palpébrale étroite. |
________________________________________________________________________________ Tableau 17 : Résultats d’études sur la toxicité à long terme de doses multiples de vardénafil
| Espèce, souche nombre/sexe/ dose | Dose (mg/kg de poids corporel/jour) Voie d’administration Durée du traitement | Constatations (en fonction de la dose) | Dose à laquelle aucun effet indésirable n’était observé (mg/kg/jour) |
| Souris (CD-1) 5 | 0, 40, 200, 1000 ppm par voie orale (eau de boisson) équivalant à 0, 6,7, 36,6, 150,7 mg/kg (mâles); 0, 10,1, 51,0, 203,1 mg/kg (femelles) 14 semaines | Réduction de l’apport hydrique (femelles, 1000 ppm), hausse du taux d’urée (mâles, 1000 ppm) et augmentation du poids du foie, du cœur et de la rate (mâles, 1000 ppm) sans corrélation histopathologique | 37 (mâles) 51 (femelles) |
Rat Wistar HsdCpd:WU 10 | 0, 6, 25, 100 voie orale (gavage) 4 semaines | Bouffées congestives (toutes les doses); augmentation de l’activité de la N- et O-déméthylase avec augmentation du poids du foie (100); hypertrophie de la vésicule thyroïdienne (100); légère fibrose myocardique (femelles, 100) | 25 |
Rat (Wistar HsdCpd:WU) 10 (groupe principal) 10 (rétablissement) | 0, 1, 5, 25, 125 par voie orale (gavage) 14 semaines 0, 125 par voie orale (gavage) 14 semaines suivies de 4 semaines de rétablissement | Augmentation de la mortalité avec nécrose myocardique (femelles, 125); augmentation réversible de l’apport hydrique (125); augmentation réversible du nombre de globules blancs (125); augmentation de l’activité de la N- et O-déméthylase avec augmentation du poids du foie (mâles, 25; femelles, 125); induction des mono-oxygénases et/ou de l’époxyde hydrolase (125); augmentation passagère de la T3 (femelles, 5; mâles, 25); hypertrophie réversible de la vésicule thyroïdienne (femelles, 125); hypertrophie réversible des cellules acineuses des glandes parotides et sous-mandibulaires (25); hypertrophie des cellules acineuses du pancréas exocrine sans évolution (25); légère augmentation non réversible du poids des reins (femelles, 25); augmentation réversible du volume urinaire (femelles, 125) | 25 |
________________________________________________________________________________ Tableau 17 : Résultats d’études sur la toxicité à long terme de doses multiples de vardénafil
| Espèce, souche nombre/sexe/ dose | Dose (mg/kg de poids corporel/jour) Voie d’administration Durée du traitement | Constatations (en fonction de la dose) | Dose à laquelle aucun effet indésirable n’était observé (mg/kg/jour) |
Rat (Wistar HsdCpd:WU) 10 | 0, 3, 15, 75 par voie orale (gavage) 6 mois | Augmentation de la mortalité avec nécrose myocardique (surtout chez les femelles, 75); altérations du colloïde thyroïdien (femelles, 75); hypertrophie réversible des cellules acineuses des glandes parotides et sous-mandibulaires (75); hypertrophie des cellules acineuses du pancréas exocrine (75); atrophie focale des cellules acineuses avec fibrose interstitielle (mâles, 75); petite vacuolisation vésiculaire des cellules de la glomérulée du cortex surrénal (mâles, 15; femelles, 3); tubules basophiles dans les reins (femelles, 75); augmentation du poids relatif des reins (mâles, 75; femelles, 15); augmentation du poids relatif du cœur (15); augmentation du poids relatif des reins (mâles, 15); augmentation du poids relatif des surrénales (75); réduction des taux de glucose et de cholestérol plasmatiques; augmentation du taux de phosphate inorganique dans le plasma (femelles, 75); réduction de l’ASAT et de l’ALAT (mâles, 75); augmentation du volume urinaire (75) | 15 (mâles) 3 (femelles) |
| Rat (Wistar HsdCpd:WU) 50 | Mâles : 0, 3, 15, 75 par voie orale (gavage) Femelles : 0, 3, 10, 25 par voie orale (gavage) 24 mois | Augmentation de l’apport hydrique (mâles, 75; femelles, 25); augmentation du poids du foie (mâles, 75; femelles, 25); hypertrophie des cellules acineuses des glandes parotides et sous-mandibulaires (mâles, 15, 75; femelles, 25); hypertrophie diffuse et vacuolisation de la glomérulée des glandes surrénales (mâles, 75; femelles, 25); hypertrophie des cellules folliculaires thyroïdiennes (mâles, 75); hypertrophie des tubules et du stroma ovariens (femelles, 25); augmentation du volume urinaire (mâles, 75; femelles, 25) | 15 (mâles) 10 (femelles) |
| Chien (beagle) 4 | 0, 3, 10, 30 par voie orale (gavage) 4 semaines | Légère augmentation de l’activité des enzymes microsomales hépatiques (EROD) (30); bouffées congestives, réduction de la tension artérielle; augmentation de la fréquence cardiaque (10); œdème sous-épicardique et péricardique (10); légère nécrose et fibrose myocardique (30). Par rapport aux animaux témoins, réduction du poids moyen des testicules chez les animaux ayant reçu le vardénafil (dose minimale à laquelle un effet était observé : 3 mg/kg). | 3 |
________________________________________________________________________________ Tableau 17 : Résultats d’études sur la toxicité à long terme de doses multiples de vardénafil
| Espèce, souche nombre/sexe/ dose | Dose (mg/kg de poids corporel/jour) Voie d’administration Durée du traitement | Constatations (en fonction de la dose) | Dose à laquelle aucun effet indésirable n’était observé (mg/kg/jour) |
| Chien (beagle) 3 | 0, 1, 5, 12,5 par voie intranasale 4 semaines | Effets adaptatifs locaux dans la cavité nasale par suite des propriétés vasodilatatrices (12,5). Poids moyen des testicules plus faible chez les animaux témoins que chez ceux ayant reçu le vardénafil, mais pas de lien avec la dose ni avec le traitement. Les testicules étaient immatures chez tous les mâles (y compris les animaux témoins). | 12,5 |
Chien (beagle) 4 (groupe principal) | 0, 1, 3, 10, 30 par voie orale (gavage) 13 semaines | Réduction de la tension artérielle, augmentation de la fréquence cardiaque (10); augmentation de la fréquence des selles molles (10, 30); yeux et gencives rouges (10); légère altération de la prise de poids (mâles, 30); augmentation de l’activité de la N-déméthylase (30) | 3 |
2 (rétablissement) | 0, 30 par voie orale (gavage) 13 semaines suivies de 4 semaines de rétablissement | Légère augmentation du poids du cœur et du foie (mâles, 10); périartérite et/ou artérite légère ou modérée des vaisseaux sanguins cardiaques (30) | |
| Chien (beagle) 4 | 0, 3, 10, 30 par voie orale (gavage) 12 mois | Réduction de la tension artérielle, augmentation de la fréquence cardiaque (10); augmentation de la fréquence des selles molles et de la rougeur des muqueuses (10); augmentation du poids relatif des surrénales (femelles, 30); cœur : œdème périartériel (30) | 3 |
________________________________________________________________________________ Tableau 18 : Résultats des études sur le pouvoir carcinogène du vardénafil
Espèce, souche nombre/sexe/ dose | Dose (mg/kg de poids corporel/jour) Durée du traitement | Résultats | Dose à laquelle aucun effet indésirable n’était observé (mg/kg/jour) |
Rat (Wistar HsdCpd:WU) 50 | Mâles : 0, 3, 15, 75 par voie orale (gavage) 2 ans Femelles : 0, 3, 10, 25 par voie orale (gavage) 2 ans | Pas de tendance linéaire positive statistiquement significative pour ce qui est des taux d’incidence des tumeurs chez les mâles ni chez les femelles. L’incidence des adénocarcinomes utérins n’a pas été plus élevée chez les animaux ayant reçu le vardénafil que chez les animaux témoins (incidence : animaux témoins : 12; faible dose : 6; dose moyenne : 7; dose élevée :
| 75 (mâles) 25 femelles) |
| Souris (CD-1) 50 | 0, 40, 200,1000 ppm par voie orale (eau de boisson) équivalant à 0, 7,0, 31,9, 150,5 mg/kg chez les mâles équivalant à 0, 8,5, 42,1, 193,4 mg/kg chez les femelles 2 ans | Pas de tendance linéaire positive statistiquement significative pour ce qui est des taux d’incidence des tumeurs chez les mâles ni chez les femelles. | 151 (mâles) 193 (femelles) |
Tableau 19 : Résultats des études sur le pouvoir mutagène/génotoxique du vardénafil
| Type d’étude | Espèce ou type de cellules | Doses | Résultats |
mutagénicité bactérienne in vitro | S. typhimurium TA 1535, TA 1537, TA 100, TA 98, TA 102 | 0, 16, 50, 158, 500, 1581, 5000 µg/plaque | Négatifs |
| mutagénicité in vitro dans des cellules de mammifères | Ovaire de hamster chinois V79/HGPRT | 0, 2, 3,9, 7,8, 15,6, 31,3, 62,5, 125, 250, 500 µg/mL | Négatifs |
| clastogénicité in vitro | Ovaire de hamster chinois V79 | 0, 50, 100, 200, 400, 600 µg/uL | Négatifs |
| clastogénicité in vivo | érythroblastes médullaires de souris NMRI | 0, 75, 150, 300 mg/kg de poids corporel | Négatifs |
________________________________________________________________________________
| Tableau 20 : Résultats des études sur les effets toxiques du vardénafil sur la reproduction et le | |||||||||
| développement | |||||||||
| Type d’étude | Espèce, souche nombre/sexe/ dose | Doses (mg/kg/jour) Voie d’administration Durée du traitement | Constatations importantes (en fonction de la dose) | Dose à laquelle | |||||
| aucun effet | |||||||||
| indésirable | |||||||||
| n’était observé | |||||||||
| (mg/kg/jour) | |||||||||
| Segment I Fécondité | Rat (Wistar HsdCpb:WU) 24/sexe/dose | 0, 6, 25, 100 par voie orale (gavage) Mâles : 4 semaines avant l’accouplement et pendant l’accouplement Femelles : 2 semaines avant l’accouplement, pendant l’accouplement et jusqu’au 7e jour de la gestation | Réduction du poids corporel, augmentation de l’apport hydrique (25); salivation, réduction de la consommation d’aliments (100); tolérance systémique (25) Pas de constatations en ce qui concerne la fécondité et le développement embryonnaire précoce | 100 (fécondité) | |||||
Segment II Développement embryofœtal | Rat (Wistar HsdCpb:WU) 24 femelles | 0, 3, 18, 100 par voie orale (gavage) du 6e au 17e jour de la gestation | Toxicité maternelle : augmentation de la mortalité et autre signes cliniques de toxicité maternelle, fibrose myocardique (100) Développement embryofœtal : réduction du poids placentaire et fœtal, malformations du squelette (100) attribuables à la toxicité maternelle | 18 18; 100 (effets tératogènes spécifiques) | |||||
Segment II Développement embryofœtal | Lapin (himalayen CHBB:HM) 20 femelles | 0, 3, 18, 90 par voie orale (gavage) du 6e au 20e jour de la gestation | Réduction de la consommation d’aliments et du volume des fèces et de l’urine (urine jaune pâle) (18); perte de poids chez un animal (90) | 18 | |||||
Développement embryofœtal : réduction du taux de gestation, retard marginal de l’ossification (90) | 18 | ||||||||
Segment III Développement pré- et postnatal | Rat (Wistar HsdCpb:WU) 25 femelles | 0, 1, 8, 60 par voie orale du 6e jour après l’accouplement au 21e jour après la mise bas | F0 : perte de poids (60); fibrose myocardique (60) F1 : perte de poids, augmentation de la mortalité périnatale (60); retard du développement physique (8) | F0 : 8 F1 : 1 | |||||
________________________________________________________________________________ RÉFÉRENCES
- 1. Auerbach SM, Gittelman M, Mazu A, Cihon F, Sundaresan P, White WB. Simultaneous administration of vardenafil and tamsulosin does not induce clinically significant hypotension in patients with benign prostatic hyperplasia. Urology 2004;64(5):998-1003; discussion 1003-4.
- 2. Ballard SA, Gingell CJ, Tang K, Turner LA, Price ME, Naylor AM. Effects of sildenafil on the relaxation of human corpus cavernosum tissue in vitro and on the activities of cyclic nucleotide phosphodiesterase isozymes. J Urol 1998;159(6):2164-71.
- 3.
Beavo JA. Cyclic nucleotide phosphodiesterases: functional implications of multiple isoforms.
Physiol Rev 1995;75(4):725-48.
- 4. Bischoff E. Vardenafil: a potent and selective inhibitor of phosphodiesterase Type 5 increases cyclic GMP in rabbit corpus cavernosum. Int J Impot Res 2000;12(Suppl 3):65.
- 5. Bischoff E, Niewoehner U, Haning H, Es Sayed M, Schenke T, Schlemmer KH. The oral efficacy of vardenafil hydrochloride for inducing penile erection in a conscious rabbit model. J Urol 2001;165(4):1316-8.
- 6. Bivalacqua TJ, Champion HC, Hellstrom WJ, Kadowitz PJ. Pharmacotherapy for erectile dysfunction. Trends Pharmacol Sci 2000;21(12):484-9.
- 7. Brock G, Nehra A, Lipshultz LI, Gleave M, Seger M, Padma-Nathan H. Influence of vardenafil on erectile dysfunction (ED) and depressive symptoms post radical prostatectomy [abstract]. Int J Impot Res 2002;14(Suppl 3):97.
- 8. Brock G, Nehra A, Lipshultz LI, Karlin GS, Gleave M, Seger M, et al. Safety and efficacy of vardenafil for the treatment of men with erectile dysfunction after radical retropubic prostatectomy. J Urol 2003;170(4 Pt 1):1278-83.
- 9. Cappelleri JC, Rosen RC, Smith MD, Mishra A, Osterloh IH. Diagnostic evaluation of the erectile function domain of the International Index of Erectile Function. Urology 1999;54(2):346-51.
- 10. DeBusk R, Drory Y, Goldstein I, Jackson G, Kaul S, Kimmel SE, et al. Management of sexual dysfunction in patients with cardiovascular disease: recommendations of The Princeton Consensus Panel. Am J Cardiol 2000;86(2):175-81.
- 11.
Donatucci C, Pommerville P, Niederberger C, Thibonnier M, Segerson T, McVary K, et al.
Vardenafil improved patient satisfaction with erection hardness, orgasmic function, and sexual experience in men with erectile dysfunction [abstract]. J Urol 2003;169:246.
- 12. Giuliano F, Rubio-Aurioles E, Kennelly M, Montorsi F, Kim ED, Finkbeiner AE, et al. Efficacy and safety of vardenafil in men with erectile dysfunction caused by spinal cord injury. Neurology 2006;66:210-6.
- 13. Goldstein I, Young JM, Fischer J, Bangerter K, Segerson T, Taylor T. Vardenafil, a new phosphodiesterase type 5 inhibitor, in the treatment of erectile dysfunction in men with diabetes: a multicenter double-blind placebo-controlled fixed-dose study. Diabetes Care 2003;26(3):777-83.
________________________________________________________________________________ 14. Hatzichristou D, Montorsi F, Porst H, Buvat J, Taylor T, Bandel T. A flexible dose regimen of vardenafil for erectile dysfunction: a placebo-controlled trial [abstract]. Eur Urol 2003(Suppl 2):176.
- 15. Hellstrom WJ, Gittelman M, Karlin G, Segerson T, Thibonnier M, Taylor T, et al. Vardenafil for treatment of men with erectile dysfunction: efficacy and safety in a randomized, double-blind, placebo-controlled trial. J Androl 2002;23(6):763-71.
- 16. Kloner RA. Cardiovascular effects of the 3 phosphodiesterase-5 inhibitors approved for the treatment of erectile dysfunction. Circulation 2004; 110(19):3149-55.
- 17.
Kloner RA. Pharmacology and drug interaction effects of the phosphodiesterase 5 inhibitors:
focus on alpha-blocker interactions. Am J Cardiol 2005;96(12B):42M-46M.
- 18. Kloner RA, Mohan P, Segerson T. Cardiovascular safety of vardenafil in patients receiving anti-hypertensive medications; a post-hoc analysis of five placebo-controlled clinical trials [abstract]. J Am Coll Cardiol 2003;41:276A, 177A.
- 19. Klotz T, Sachse R, Heidrich A, Jockenhovel F, Rohde G, Wensing G, et al. Vardenafil increases penile rigidity and tumescence in erectile dysfunction patients: a RigiScan and pharmacokinetic study. World J Urol 2001;19(1):32-9.
- 20.
Levine LA. Diagnosis and treatment of erectile dysfunction. Am J Med 2000;109 Suppl
9A:3S-12S; discussion 29S-30S.
- 21.
Lincoln TM. Cyclic GMP and mechanisms of vasodilation. Pharmacol Ther
1989;41(3):479-502.
- 22. Lue TF. Erectile dysfunction. N Engl J Med 2000;342(24):1802-13.
- 23. Montorsi F, Padma-Nathan H, Buvat J, Schwaibold H, Beneke M, Ulbrich E, et al. Earliest time to onset of action leading to successful intercourse with vardenafil determined in an at-home setting: a randomized, double-blind, placebo-controlled trial. J Sex Med 2004;1(2):168-78.
- 24.
NIH Consensus Development Panel on Impotence. NIH Consensus Conference. Impotence.
JAMA 1993;270(1):83-90.
- 25.
Padma-Nathan H, Giuliano F. Oral drug therapy for erectile dysfunction. Urol Clin North Am
2001;28(2):321-34.
- 26. Padma-Nathan H, Kaufman J, Taylor T. Earliest time of onset of erections with vardenafil determined in an at-home setting [abstract]. J Androl 2003;24(2nd Annual Meeting Suppl):48.
- 27. Porst H, Rosen R, Padma-Nathan H, Goldstein I, Giuliano F, Ulbrich E, et al. The efficacy and tolerability of vardenafil, a new, oral, selective phosphodiesterase type 5 inhibitor, in patients with erectile dysfunction: the first at-home clinical trial. Int J Impot Res 2001;13(4):192-9.
- 28. Porst H, Sharlip ID, Hatzichristou D, et al. Extended duration of vardenafil when taken 8 hours before intercourse: a randomized double-blind, placebo-controlled study. Eur Urol 2006; 50(5): 1086-94.
- 29.
Rosen RC, Bennett A, Ferguson D, Hirsch M, Padma-Nathan H, Wyllie M. Standards for clinical trials in erectile dysfunction: research designs and outcomes assessment. In: Jardin A, ________________________________________________________________________________
Wagner G, Khoury S, Giuliano F, Padma-Nathan H, Rosen RC, editor. [Erectile Dysfunction: Proceedings of the 1st International Consultation on Erectile Dysfunction held in Paris July 1-3 1999]. 2000; Plymouth, UK: Health Publication Ltd.; 2000. p. 647-77.
- 30. Saenz de Tejada I. Potentiation of the NO-mediated relaxation of human trabecular penile smooth muscle by the PDE5 inhibitor. Eur Urol 2001;39:S5.
- 31. Saenz de Tejada I, Angulo J, Cuevas P, Fernandez A, Moncada I, Allona A, et al. The phosphodiesterase inhibitory selectivity and the in vitro and in vivo potency of the new PDE5 inhibitor vardenafil. Int J Impot Res 2001;13(5):282-90.
- 32. Saenz de Tejada I, Glina S, Becher E, Ulbrich E, the Vardenafil Study Group. Long-term efficacy and safety of vardenafil: a 12-month double-blind study [abstract]. Int J Impot Res 2002;14(Suppl 3):35.
- 33. Thadani U, Chrysant S, Mazzu A, Group TVS. The effect of vardenafil, a selective PDE5 inhibitor, on ischemic threshold, exercise tolerance, and circulatory responses during treadmill exercise in men with stable angina pectoris [abstract]. J Am Coll Cardiol 2003;41:336A.
- 34. Thadani U, Smith W, Nash S, Bittar N, Glasser S, Narayan P, et al. The effect of vardenafil, a potent and highly selective phosphodiesterase-5 inhibitor for the treatment of erectile dysfunction, on the cardiovascular response to exercise in patients with coronary artery disease. J Am Coll Cardiol 2002;40(11):2006-12.
- 35. Valiquette L, Hellstrom WJG, Gittelman M, Barkin J, Thibonnier M. Vardenafil provides reliable efficacy over time in men with erectile dysfunction [abstract]. Int J Impot Res 2002;14(Suppl 3):88.