


Monographie de produit - Lumify
1 INDICATIONS
LUMIFY (solution ophtalmique de tartrate de brimonidine à 0,025 % p/v) est indiqué pour le soulagement de la rougeur oculaire attribuable à des irritations mineures des yeux comme les allergies environnementales, la sécheresse et la fatigue chez les adultes.
1.1 Enfants
Pédiatrie (<18 ans) : D'après les données soumises et examinées par Santé Canada, l'innocuité et l'efficacité de LUMIFY chez les patients pédiatriques n'ont pas été établies ; par conséquent, Santé Canada n'a pas autorisé d'indication pour une utilisation pédiatrique. Consulter 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.3 Enfants.
1.2 Personnes âgées
Personnes âgées (>65 ans) : Plus de 18 % des sujets des études cliniques avaient > 65 ans. On n’a observé aucune différence générale quant à l’innocuité et l’efficacité entre les personnes âgées et les autres patients adultes. Consulter 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.4 Personnes âgées.
2 CONTRE-INDICATIONS
LUMIFY est contre-indiqué chez :
- Les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation, incluant les ingrédients non médicinaux. Pour obtenir une liste complète, consulter la section 6 FORMES POSOLGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
Les patients qui reçoivent un traitement avec un inhibiteur de la monoamine oxydase
(IMAO). Consulter 9 INTERACTIONS MÉDICAMENTEUSES, 9.1 Aperçu des interactions médicamenteuses.
- Les nouveau-nés et les nourrissons (enfants de moins de 2 ans).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Il n’existe aucune considération posologique spéciale dont il faut tenir compte avant d’utiliser LUMIFY.
4.2 Dose recommandée et modification posologique
Une (1) goutte dans l’œil ou es yeux atteints toutes les 6 à 8 heures. La dose ne doit pas dépasser 4 fois par jour (QID).
Santé Canada n'a pas autorisé d’indication pour l'utilisation pédiatrique. Consulter 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.3 Enfants.
4.4 Administration
- Pour prévenir toute contamination, éviter le contact de l’embout du contenant avec toute surface et remettre le capuchon après chaque utilisation.
- Il faut retirer les lentilles cornéennes avant d’utiliser ce produit et les remettre après un délai d’au moins 15 minutes.
- Attendre au moins 5 minutes entre l’administration de LUMIFY et d’autres gouttes oculaires.
- Cesser d’utiliser ce produit en cas de douleur oculaire, de changements de la vision, d’une rougeur ou d’une irritation continue de l’œil ou si le problème s’aggrave ou persiste pendant plus de 3 jours.
4.5 Dose oubliée
En cas d’oubli d’une dose, administrer dès qu’on s’en rend compte. Reprendre ensuite l’horaire original tel qu’il est indiqué sur l’étiquette. Ne pas essayer de rattraper le retard en administrant plus d’une dose à la fois.
5 SURDOSAGE
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
Le produit médicamenteux LUMIFY est une solution ophtalmique claire, incolore ou légèrement jaune, stérile, préservée, à administrer de façon topique dans l’œil. Le produit est emballé en volumes de remplissage de 3,5, 5,0 et 7,5 mL dans des bouteilles multidoses de polyéthylène de basse densité (PEBD) de 10 mL à l’aide d’embouts de polyéthylène de basse densité linéaire (PEBDL) et de fermetures en deux parties à l’épreuve des enfants. La fermeture à l’épreuve des enfants se compose d’une fermeture interne (polypropylène naturel) et d’une fermeture extérieure [polyéthylène de haute densité (PEHD) pourpre]. Les composants sont stérilisés à l’oxyde d’éthylène avant leur utilisation.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
PRODUIT RÉSERVÉ À UN USAGE OPHTALMIQUE TOPIQUE.
Voie d’administration | Forme posologique/ concentration/ composition | Ingrédients non médicinaux |
| Ophtalmique | Solution / tartrate de brimonidine à 0,25 mg/mL (0,025 %), | Chlorure de benzalkonium, acide borique, chlorure de calcium dihydraté, glycérine, chlorure de potassium, borate de sodium décahydraté, chlorure de sodium, eau +/- acide chlorhydrique et hydroxyde de sodium |
Cancérogénèse et mutagenèse
Se reporter à 16 TOXICOLOGIE NON CLINIQUE.
Dépendance/tolérance
Aucun phénomène préoccupant de tachyphylaxie ou de rebond oculaire n’a été constaté lors des études.
Ophtalmologique
L’agent de conservation de LUMIFY, le chlorure de benzalkonium, peut être absorbé par les lentilles cornéennes souples. L’utilisateur devrait retirer ses lentilles cornéennes souples et attendre au moins 15 minutes après l’instillation de LUMIFY avant de réinsérer ses lentilles cornéennes souples.
Des réactions différées d’hypersensibilité oculaire à la solution ophtalmique de tartrate de brimonidine ont été signalées à une concentration plus élevée (soit 0,2 %) que celle de LUMIFY, certains cas auraient été liés à une hausse de la pression intraoculaire (PIO).
Cardiovasculaire
LUMIFY n'a pas été étudié chez les patients atteints de troubles cardiovasculaires ; il convient de faire preuve de prudence lors du traitement des patients présentant des maladies cardiovasculaires sévères.
Hépatique/Biliaire/Pancréatique
LUMIFY n'a pas été étudié chez les patients présentant une insuffisance hépatique ou rénale; une prudence particulière doit être exercée lors du traitement de ces patients.
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucunes études n’ont été menées afin de déterminer les effets de la solution ophtalmique de tartrate de brimonidine à 0,025 % p/v chez les femmes enceintes.
La solution ophtalmique de tartrate de brimonidine à 0,025 % p/v n’est pas absorbée systématiquement.
On ne dispose que de très peu d’information tirée des études cliniques relativement à l’exposition pendant la grossesse; 1 patiente a abandonné le traitement en raison d’une grossesse.
7.1.2 Allaitement
On ignore si ce médicament est excrété dans le lait maternel chez l'humain.
En raison du risque de réactions indésirables graves à une solution ophtalmique de tartrate de brimonidine à 0,2 % (concentration huit fois plus élevée que celle de LUMIFY) chez les nourrissons, il faut décider de cesser l’allaitement ou d’arrêter de prendre le médicament compte tenu de l’importance du médicament pour la mère.
7.1.3 Enfants
Enfants (<18 ans) : D’après les données soumises et examinées par Santé Canada, l’innocuité et l’efficacité de LUMIFY chez les patients pédiatriques n’ont pas été établies; par conséquent, Santé Canada n’a pas autorisé d’indication pour une utilisation pédiatrique.
Lors de la surveillance post-commercialisation, des cas de somnolence, de léthargie, d’hypotonie, d’hypothermie, de bradycardie, d’hypotension, d’apnée, de dépression respiratoire, de pâleur et de coma ont été signalés chez les nouveau-nés, les nourrissons et les enfants recevant la solution ophtalmique de tartrate de brimonidine à 0,2 % en raison d’un glaucome congénital ou d’une ingestion accidentelle.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : On n’a observé aucune différence générale quant à l’innocuité et l’efficacité entre les personnes âgées et les autres patients adultes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Le profil d’innocuité de LUMIFY était semblable à celui de la solution de l’excipient.
La majorité des effets indésirables après l’utilisation de LUMIFY étaient de nature oculaire et légers. Aucun traitement n’a été associé à des effets indésirables graves (EIG). Deux sujets ont abandonné le traitement en raison d’un effet indésirable lié au médicament : brûlure au site d’instillation et hypotension.
8.2 Effets indésirables identifiés lors des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Les données d’innocuité présentées sont tirées de deux études cliniques pivots randomisées, à double insu, contrôlées par véhicule, d’une étude d’innocuité randomisée, à double insu et contrôlée par véhicule et d’une étude de pharmacocinétique ouverte (Résumé intégré des données d’innocuité) ont été menées à l’aide de LUMIFY. Quatre cent vingt-six (n = 426) sujets en santé et d’autres sujets souffrant de rougeur oculaire ont reçu une posologie QID pendant 5 à 28 jours. L’âge moyen des sujets était de 42,2 ans et 60,8 % d’entre eux étaient des femmes.
Dans les quatre études cliniques, 426 sujets ont été exposés à LUMIFY pour une moyenne (DS) de 27,2 (6,35) jours-sujet.
Tableau 2 – Événements indésirables liés au traitement (EILT) selon la classification par discipline médicale et par terme préférentiel, survenus chez ≥ 1 % des sujets – Ensemble des analyses ISS
Classification par discipline médicale (SOC) Terme préférentiel (TP) | Tartrate de brimonidine 0,025 % (N = 426)* | Excipient (N = 209) | Tous les sujets (N = 638) | |||
Événeme nts | Sujets | Événe ments | Sujets | Événe ments | Sujets | |
| Total des EILT | 122 | 96 (22,5 %) | 58 | 45 (21,5 %) | 180 | 141 (22,2 %) |
Troubles oculaires Acuité visuelle réduite Hyperémie conjonctivale Hyperémie oculaire | 60 18 12 5 | 51 (12,0 %) 17 (4,0 %) 11 (2,6 %) 5 (1,2 %) | 28 9 6 2 | 25 (12,0 %) 9 (4,3 %) 6 (2,9 %) 2 (1,0 %) | 88 27 18 7 | 76 (12,0 %) 26 (4,1 %) 17 (2,7 %) 7 (1,1 %) |
Troubles généraux et au site d’administration Douleurs au site d’instillation Infections et infestations Nasopharyngite Troubles du système nerveux Céphalée | 11 7 15 3 7 5 | 10 (2,3 %) 7 (1,6 %) 12 (2,8 %) 3 (0,7 %) 7 (1,6 %) 5 (1,2 %) | 4 4 8 4 5 4 | 4 (1,9 %) 4 (1,9 %) 8 (3,8 %) 4 (1,9 %) 5 (2,4 %) 4 (1,9 %) | 15 11 23 7 12 9 | 14 (2,2 %) 11 (1,7 %) 20 (3,1 %) 7 (1,1 %) 12 (1,9 %) 9 (1,4 %) |
*La lettre N dans les en-têtes représente le nombre total de sujets inscrits dans chacun des groupes respectifs de traitement au sein de la population évaluée sur le plan de l’innocuité. Trois sujets traités par la brimonidine étaient inscrits à plus d’une étude et ils ont été inclus au nombre total de sujets randomisés dans chaque étude (N = 429); cependant ces trois sujets n’ont été inclus qu’une seule fois au sein de la population évaluée sur le plan de l’innocuité ISS pour N = 426.
Les pourcentages sont fondés sur le nombre total de sujets dans chaque groupe de traitement. Les sujets ayant éprouvé plus d’un EILT au sein d’une SOC ou d’un TP donné(e) de MedDRA (version 16.1) sont dénombrés une seule fois au sein de cette SOC ou de ce TP de MedDRA dans la colonne des sujets. Les trois sujets inscrits à plus d’une étude ont aussi été dénombrés une seule fois dans la colonne des sujets s’ils avaient éprouvé plus d’un EILT au sein d’un(e) SOC/TP donné(e) de MedDRA dans plus d’une étude.
Les SOC sont énumérées en ordre descendant de fréquence pour tous les sujets. Les TP sont énumérés en ordre descendant de fréquence au sein de chaque SCO pour tous les sujets.
La colonne des événements indique le nombre total d’événements; la colonne des sujets indique le nombre total de sujets associés à au moins un événement.
L’incidence globale d’EILT a été résumée par SOC (SOC, de l’anglais system organ class) et par SOC et TP (terme préférentiel) à l’aide du nombre et du pourcentage de sujets ayant signalé un événement et du nombre d’événements signalés. Un total de 180 EILT ont été signalés par 141 (22,2 %) sujets. La majorité des EILT étaient de nature oculaire et généralement légers; les EILT non oculaires étaient pour la plupart légers à modérés.
Les EILT les plus fréquemment signalés étaient l’acuité visuelle réduite, l’hyperémie conjonctivale, la douleur au site d’instillation, les céphalées, l’hyperémie oculaire et la nasopharyngite. Tous les cas d’EILT d’acuité visuelle réduire et d’hyperémie conjonctivale ont été jugés être non liés au traitement à l’étude; tous les cas d’EILT de douleur au site d’instillation ont été jugés être liés au traitement à l’étude. Un pourcentage semblable de sujets dans chacun des groupes de traitement a signalé des céphalées légères à modérées, lesquelles ont été jugées être liées au traitement à l’étude.
Par sous-groupe, le plus grand pourcentage de sujets ayant signalé des EILT provenait du groupe d’âge des 18 à 64 ans, était des femmes, d’ethnicité non hispanique ou latine et de race blanche.
8.3 Effets indésirables moins courants (fréquents) identifiés lors des essais cliniques
Troubles du système sanguin et lymphatique : lymphocytose, monocytose
Troubles cardiaques : palpitations
Troubles oculaires : sécheresse oculaire, irritation oculaire, sensation de corps étranger, écoulement oculaire, douleur oculaire, photophobie, brûlure au site d’instillation, irritation au site d’instillation, douleur, prurit au site d’instillation
Troubles généraux et au site d’administration : pain
Infections et infestations : rhinite
Troubles musculosquelettiques et des tissus conjonctifs : contractions musculaires
Troubles du système nerveux : céphalée
Troubles respiratoires, thoraciques et médiastinaux: gêne nasale
Troubles vasculaires : hypotension
8.4 Effets indésirables observés dans les études cliniques (Enfants)
On n’a observé aucun EIG à chez les enfants (5-17 ans) dans les études cliniques de LUMIFY. 8.5 Effets indésirables identifiés après la mise en marché
Les effets indésirables suivants ont été identifiés lors de l’utilisation de LUMIFYMD après sa mise en marché. Comme ces effets sont signalés volontairement par une population de nombre inconnu, il n’est pas possible d’en estimer la fréquence.
Les effets qu’on a décidé d’inclure en raison de leur gravité, leur fréquence de signalement, d’un lien possible de cause-à-effet avec les solutions ophtalmiques de tartrate de brimonidine, ou d’une combinaison de ces facteurs, englobent les suivants :
Troubles oculaires: follicules conjonctivaux, blépharite, sécheresse oculaire, irritation oculaire, douleur oculaire, prurit oculaire, sécrétion accrue de larmes, œdème des paupières, sensation de corps étranger dans les yeux, hyperémie oculaire, vision floue
Troubles gastro-intestinaux : sécheresse buccale
Troubles généraux : fatigue, insomnie
Troubles du système immunitaire : hypersensibilité
Troubles du système nerveux : céphalée
Troubles cardiaques : hypotension
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Aperçu des interactions médicamenteuses
Lors des quatre études cliniques, aucun cas d’interactions médicamenteuses associées à LUMIFY n’a été signalé.
À des concentrations plus élevées que celle de LUMIFY, les solutions ophtalmiques de tartrate de brimonidine à 0,15 % et 0,2 % sont contre-indiquées chez les patients qui reçoivent un traitement par un inhibiteur de la monoamine oxydase (IMAO).
La solution ophtalmique de tartrate de brimonidine, à 0,15 % ou à 0,2 %, n’a pas eu d’effets cliniquement significatifs sur le pouls et la pression sanguine lors des études cliniques d’évaluation des effets chroniques. Cependant, étant donné que les α-agonistes, en tant que classe, peuvent réduire le pouls et la pression sanguine, la prudence est de mise lors de la prise concomitante de médicaments comme des bêta-bloquants (ophtalmiques et/ou systémiques), des antihypertenseurs et/ou des glycosides cardiaques.
On a signalé que les antidépresseurs tricycliques affaiblissent l’effet hypotensif de la clonidine systémique. On conseille la prudence chez les personnes prenant des antidépresseurs tricycliques, lesquels peuvent avoir un effet sur le métabolisme et sur la captation des amines circulantes.
Bien que les solutions ophtalmiques de tartrate de brimonidine n’aient pas fait l’objet d’études précises relativement aux interactions médicamenteuses, il faut tenir compte de la possibilité d’effets additifs ou de potentialisation avec les dépresseurs du SNC (alcool, barbituriques, opiacés, sédatifs et anesthésiques).
9.2 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.3 Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
9.4 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plante médicinale n’a été établie.
9.5 Interactions médicament-épreuves de laboratoire
Aucune interaction avec des épreuves de laboratoire n’a été établie.
10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le tartrate de brimonidine est un agoniste très sélectif des récepteurs α2-adrénergiques, de type imidazoline, une classe de substances chimiques bien connue pour causer la vasoconstriction.
10.2 Pharmacodynamique
Aucune étude portant sur la pharmacodynamique n’a été menée.
10.3 Pharmacocinétique
Absorption
L’exposition systémique à la brimonidine après l’administration QID de la solution ophtalmique de tartrate de brimonidine à 0,025 % p/v est extrêmement faible et non mesurable, et elle est donc considérée être négligeable.
Métabolisme
Chez l’humain, le tartrate de brimonidine est éliminé rapidement grâce à une métabolisation systémique considérable; il n’y a pas d’accumulation systémique importante à la suite de l’administration de doses répétées. Il est métabolisé principalement par le foie.
Élimination
Le médicament et ses métabolites sont excrétés principalement par voie urinaire. Environ 87 % d’une dose radioactive administrée par voie orale fut éliminée en moins de 120 heures, et 74 % ont été détectés dans l’urine.
11 ENTREPOSAGE, STABILITÉ ET MISE AU REBUT
LUMIFY doit être entreposé à une température de 15 °C à 25 °C. Jetez toute solution non utilisée 121 jours après son ouverture.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Tartrate de brimonidine
Nom chimique : Acide 5-bromo-N-(4,5-dihydro-1H-imidazol-2-yl)quinoxaline-6-amine(2R,3R)-2,3-dihydroxybutanedioïque
Formule et masse moléculaires : C11H10BrN5 • C4H6O6 442.22 g/mol
Formule de structure : 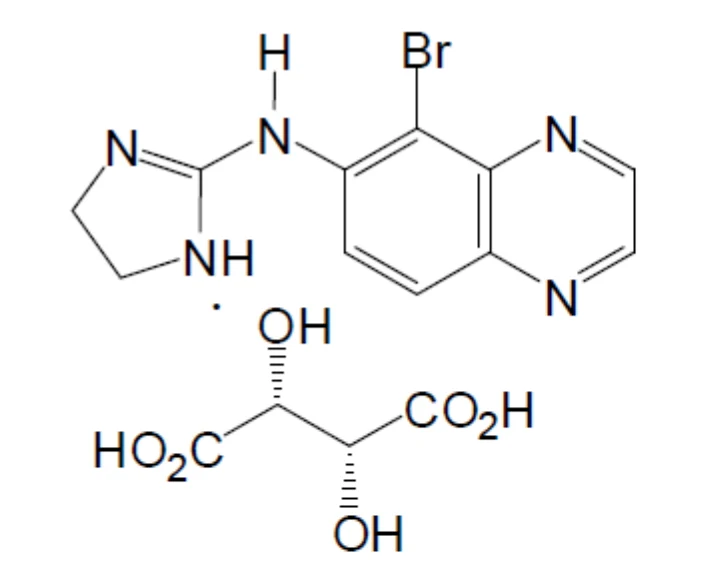
Propriétés physicochimiques
Description : Le tartrate de brimonidine est une poudre allant du blanc au légèrement jaunâtre ou légèrement brunâtre.
Point de fusion : Avec une plage de point de fusion de 204 à 210 °C.
Solubilité : Il est soluble dans l’eau et insoluble dans pratiquement tous les solvants organiques. Sa solubilité approximative dans l’eau à divers pH est la suivante : pH de 2,61 : 0,08 g/mL, pH de 3,42 : 0,05 g/mL et pH de 3,96 : 0,07 g/mL.
pH Le pH d’une solution de tartrate de brimonidine à 1 % dans l’eau varie de 3,0 à 4,0 à la température ambiante.
14 ESSAIS CLINIQUES
14.1 Conception des essais et aspects démographiques des études
L’étude 11-100-0015 a été menée à l’aide d’une conception d’étude environnementale reflétant un schéma d’utilisation en monde réel d’une faible dose de brimonidine en tant qu’agent pour atténuer la rougeur oculaire déjà présente chez des sujets adultes (≥40 ans) et des personnes âgées (≥65 ans).
L’étude 13-100-0005, une étude d’évaluation de l’efficacité et de l’innocuité de phase 3, randomisée, à double insu, menée dans un seul site regroupant 60 sujets, a fait appel à la même conception d’étude que celle de l’étude 11-100-0015, l’étude environnementale de phase
2.
Tableau 3 - Résumé des données démographiques sur les patients pour les études cliniques de LUMIFY chez des patients souffrant de rougeur oculaire
| N° de l’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| 11-100-0015 | Conception d’étude environnementale de phase 2, à double insu, randomisée, contrôlée par excipient avec groupe parallèle, menée dans un seul site | Tartrate de brimonidine, 0,025 % 1 goutte, QID = 38 Excipient QID = 19 Randomisation 2:1 Ophtalmique 28 jours | Total : n = 57 | 55,9 ans (41-77 ans) | Masculin = 13 Féminin = 44 |
| 13-100-0005 | Conception d’étude environnementale de phase 3, à double insu, randomisée, contrôlée par excipient avec groupe parallèle, menée dans un seul site | Tartrate de brimonidine, 0,025 % 1 goutte, QID = 40 Excipient = 20 Randomisation 2:1 Ophtalmique ~5 semaines | Total : n = 60 | 47,5 ans (19-78 ans) | Masculin = 22 Féminin = 38 |
14.2 Résultats des études
LUMIFY (solution ophtalmique de tartrate de brimonidine à 0,025 % p/v) est très efficace pour le traitement de la rougeur oculaire et sa réduction comme l’ont évalué les experts-chercheurs et les sujets des études.
Dans les études 11-100-00015 et 13-100-0005, l’expert-chercheur a évalué la rougeur oculaire avant l’instillation du médicament à l’étude (1 goutte QID) et 5, 15, 30, 60, 90, 120, 180 et 240 minutes après l’instillation du médicament. On a de plus évalué la rougeur oculaire 1, 360, et 480 minutes après l’instillation au cours de l’étude 13-100-0005. La brimonidine était supérieure de façon récurrente à l’excipient sur le plan de la réduction de la rougeur sur une période de 4 heures dans le cadre des deux études. Dans l’ensemble, on a observé une réduction statistiquement significative de la rougeur oculaire dès 1 minute, réduction qui s’est maintenue sur une période allant jusqu’à 8 heures. Aucun cas de tachyphylaxie (tolérance ou perte d’efficacité) ou de congestion de rebond n’a été constaté.
Sur le plan de la rougeur oculaire, en général, les analyses des sous-groupes par âge, sexe, race, ethnicité et couleur d’iris concordaient avec les résultats chez l’ensemble de la population intégrée évaluée relativement à l’efficacité.
Tableau 4 – Résultats des études 11-100-0015 et 13-100-0005 chez les patients souffrant de rougeur oculaire
Point dans le temps | Statistique* | Étude 11-100-0015 | Étude 13-100-0005 | ||||||
Substance active N = 38 | Excipient N = 19 | Substance active N = 40 | Excipient N = 20 | ||||||
Avant l’instillation | Moyenne (DS) | 1,82 (0,376) | 1,96 (0,346) | 1,82 (0,412) | 1,71 (0,365) | ||||
| 1 minute post-Instillation§ | Moyenne (DS) | nf | nf | 0,76 (0,562) | 1,49 (0,636) | ||||
| Valeur p1 | nf | nf | 0,0001 | -- | |||||
5 minutes post-instillation | Moyenne (DS) | 0,17 (0,377) | 1,75 (0,589) | 0,58 (0,497) | 1,40(0,666) | ||||
| Valeur p1 | <0,0001 | -- | <0,0001 | -- | |||||
| 15 minutes post-instillation | Moyenne (DS) | 0,15 (0,365) | 1,67 (0,613) | 0,58 (0,497) | 1,35 (0,651) | ||||
| Valeur p1 | <0,0001 | -- | <0,0001 | -- | |||||
| 30 minutes post-instillation | Moyenne (DS) | 0,16 (0,336) | 1,68 (0,513) | 0,59 (0,511) | 1,40 (0,641) | ||||
| Valeur p1 | <0,0001 | -- | <0,0001 | -- | |||||
| 60 minutes post-instillation | Moyenne (DS) | 0,15 (0,356) | 1,71 (0,522) | 0,61 (0,509) | 1,40 (0,646) | ||||
| Valeur p1 | <0,0001 | -- | <0,0001 | -- | |||||
| 90 minutes post-instillation | Moyenne (DS) | 0,21 (0,361) | 1,68 (0,440) | 0,60 (0,476) | 1,45 (0,672) | ||||
| Valeur p1 | <0,0001 | -- | <0,0001 | -- | |||||
| 120 minutes post-instillation | Moyenne (DS) | 0,24 (0,361) | 1,72 (0,456) | 0,63 (0,470) | 1,53 (0,612) | ||||
| Valeur p1 | <0,0001 | -- | <0,0001 | -- | |||||
| 180 minutes post-instillation | Moyenne (DS) | 0,43 (0,522) | 1,78 (0,390) | 0,73 (0,449) | 1,54 (0,586) | ||||
| Valeur p1 | <0,0001 | -- | <0,0001 | -- | |||||
| 240 minutes | Moyenne (DS) | 0,68 (0,560) | 1,83 (0,433) | 0,82 (0,474) | 1,54 (0,575) | ||||
| post-instillation | Valeur p1 | <0,0001 | -- | <0,0001 | -- | ||||
Visite 1 ANCOVA – Tous les points dans le temps post-instillation** | LS Moyennes (SE) | 0,30 (0,054) | 1,67 (0,077) | 0,62 (0,076) | 1,49 (0,108) | ||||
| Valeur p1 | <0,0001 | -- | <0,0001 | -- | |||||
| 360 min post-instillation§ | Moyenne (DS) | nf | nf | 1,04 (0,465) | 1,61 (0,559) | ||||
| Valeur p1 | nf | nf | 0,0004 | -- | |||||
| 480 min post-instillation§ | Moyenne (DS) | nf | nf | 1,19 (0,505) | 1,58 (0,507) | ||||
| Valeur p1 | nf | nf | <0,0001 | -- | |||||
* DS = déviation standard; ANCOVA = analyse de la covariance; MC = moindres carrés; ES = erreur standard; nf = non fait; ITT = intention de traiter; RDO = report de la dernière observation; § Les données après 1 minute, 360 minutes et 480 minutes sont tirées de la visite 1, données de la population ITT observées uniquement; **Sauf après 1 minute, 360 et 480 minutes; 1 La valeur p a été calculée à l’aide de mesures répétées, du modèle ANCOVA avec traitement, du point dans le temps, du traitement par interaction au point dans le temps et du score de référence dans le modèle et par comparaison du traitement par la substance active avec l’excipient. Remarque : La rougeur oculaire a été évaluée par l’expert-chercheur sur une échelle de 0 à 4; les paliers de 0,5 étaient autorisés. Un score plus bas indique une rougeur moindre. Les caractères GRAS indiquent une différence statistiquement significative | |||||||||
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
On a évalué la dose létale médiane (LD50) et celle létale minimale (DLM) aiguës de la brimonidine chez les souris, les rats, les lapins et les chiens par administration orale et intraveineuse (i.v.). Les valeurs LD50 ou DLM sont indiquées ci-dessous :
| Espèces | Voie | LD50 (mg/kg)* | DLM (mg/kg)* |
| Souris | orale i.v.* | 50 50 | >8** Non évalué |
| Rat | orale i.v. | 100 100-150 | >8** Non évalué |
| Lapin | orale i.v. | Non évalué Non évalué | >6 20-50 |
| Chien | orale i.v. | Non évalué Non évalué | 0,5 0,05 |
* Les doses sont exprimées sous la forme de base, sauf pour les données de DLM de la souris et du rat, où elles sont exprimées sous la forme de tartrate de brimonidine. ** Les données tirées d’autres études sur l’administration par voie orale d’une dose unique de solutions de tartrate de brimonidine à 0,2 % ou 0,5 % chez des souris et des rats ont démontré que la DLM par voie orale est supérieure à 10 mg/kg.
Les signes cliniques observés le plus fréquemment lors des études de toxicité aiguë/à dose unique étaient liés à l’effet pharmacologique exagéré d’hypotension du composé. Ces signes comprenaient les suivants : sédation, ataxie, prostration, ptose, réduction ou perte du réflexe de clignement, opacification de la cornée, hypotension, bradycardie, hypothermie, dépression respiratoire, arrêt respiratoire et collapsus circulatoire. Les changements oculaires n’étaient perçus qu’à des doses égales ou supérieures à la dose létale minimale.
Des études de toxicité chronique du tartrate de brimonidine ont été menées sur des souris, des rats, des lapins, des chiens et des singes pendant des durées allant jusqu’à un an. Les effets les plus remarquables notés dans cette étude étaient liés à l’effet pharmacologique connu de la brimonidine.
Cancérogénicité
Aucun effet oncogène lié au composé n’a été observé lors d’études sur des souris et des rats.
Génotoxicité
La brimonidine n’a eu aucun effet mutagène ni cytogénique lors d’une série d’études in vitro et in vivo telles que le test d’Ames, l’épreuve avec cellule-hôte, le test d’anomalie chromosomique dans des cellules d’ovaire de hamsters chinois, des études cytogéniques chez des souris et le test de létalité dominante.
Reproduction et tératologie
Des études toxicologiques sur la reproduction menées sur des rats et des lapins auxquels on administrait de la brimonidine ont indiqué qu’elle n’avait pas d’effets indésirables sur la fertilité ou la performance générale en matière de reproduction, et n’ont pas montré de signes d’effet embryolétal ou tératogénique.