


Monographie de produit - Methotrexate Sodium Injection
1 INDICATIONS
Méthotrexate sodique injectable est indiqué comme antinéoplasique contre les affections suivantes :
- Comme agent chimiothérapeutique unique ou en association avec d’autres médicaments dans le traitement du choriocarcinome.
- Traitement du lymphome non hodgkinien au stade intermédiaire ou avancé, comme partie du protocole ProMACE-CytaBOM, ProMACE-MOPP ou Magrath.
- Comme partie du protocole CMF (cyclophosphamide-méthotrexate-fluorouracile) dans le traitement du cancer du sein.
- Traitement d’entretien de la leucémie aiguë lymphoblastique (LAL).
- En association avec d’autres agents antinéoplasiques dans la chimiothérapie du cancer de la tête et du cou.
- Chimiothérapie d’association palliative dans le traitement du cancer de l’estomac.
- Chimiothérapie d’association palliative pour le traitement de métastases de foyer primitif inconnu.
- En doses élevées avec la leucovorine comme antidote électif dans le traitement adjuvant de l’ostéosarcome.
- Comme partie du protocole M-VAC pour le traitement du cancer avancé de la vessie.
Méthotrexate sodique injectable est indiqué comme agent antirhumatismal modificateur de la maladie (ARMM) dans le traitement des affections suivantes, lorsque le traitement standard s’est avéré inefficace :
- Psoriasis invalidant grave/rhumatisme psoriasique
- Polyarthrite rhumatoïde grave et invalidante
- Arthrites séronégatives graves et invalidantes
Dans le traitement du psoriasis, Méthotrexate sodique injectable doit être réservé pour les cas graves rebelles et invalidants qui ne répondent pas de façon satisfaisante aux autres formes de traitement, mais seulement après établissement du diagnostic en consultation avec un dermatologue.
1.1 Enfants
Enfants (< 18 ans) : Sauf en ce qui a trait à la chimiothérapie anticancéreuse, l’innocuité et l’efficacité du méthotrexate n’ont pas été établies chez les enfants. Par conséquent, Méthotrexate sodique injectable ne doit pas être administré à titre d’ARMM chez les enfants.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : L’expérience acquise chez les personnes âgées laisse penser que l’innocuité du médicament varie en fonction de l’âge des patients (voir 4.2 Dose recommandée et ajustement posologique et 7.1.4 Mises en garde et précautions – Personnes âgées).
2 CONTRE-INDICATIONS
Méthotrexate sodique injectable est contre-indiqué dans les situations suivantes :
- Chez les patients présentant une hypersensibilité à ce médicament, aux ingrédients de la préparation ou aux constituants du contenant. Pour une liste complète, voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- Chez les patients atteints d’insuffisance rénale grave, y compris l’insuffisance rénale terminale, dialysés ou non (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale, 7.1 Cas particuliers et 4.2 Dose recommandée et ajustement posologique – Populations et cas particuliers).
- Chez les femmes enceintes atteintes de psoriasis ou de polyarthrite rhumatoïde. Le médicament ne devrait être utilisé pour le traitement des maladies néoplasiques que si les avantages pour la mère l’emportent sur les risques pour le fœtus.
- Chez les femmes en âge de procréer, tant et aussi longtemps que la grossesse n’a pas été exclue.
- Chez les mères qui allaitent.
- Chez les patients atteints de psoriasis ou de polyarthrite rhumatoïde, en présence d’alcoolisme, d’une maladie hépatique alcoolique ou d’une maladie hépatique chronique.
- Chez les patients atteints de psoriasis ou de polyarthrite rhumatoïde en présence de signes manifestes ou confirmés par des analyses de laboratoire d’un syndrome d’immunodéficience.
- Chez les patients atteints de psoriasis ou de polyarthrite rhumatoïde en présence de dyscrasies sanguines préexistantes, telles que l’hypoplasie de la moelle osseuse, la leucopénie, la thrombopénie ou une anémie grave.
En cas d’anesthésie par protoxyde d’azote (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale et 9.4 Interactions médicament-médicament).
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
|
|---|
|
|---|
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Avant d’administrer un produit pour usage parentéral, il faut s’assurer, dans la mesure où la solution et le contenant le permettent, que le produit ne contient pas de particules et qu’il n’a pas changé de couleur.
- Les femmes nubiles ne doivent pas commencer de traitement par Méthotrexate sodique injectable avant que la possibilité d’une grossesse ait été exclue.
Maladies néoplasiques
- Méthotrexate sodique injectable peut être administré par voie intramusculaire, intraveineuse (en bolus), intra-artérielle, intrathécale ou intracérébroventriculaire (par un réservoir d’Ommaya installé dans le SNC).
- Le méthotrexate doit être administré uniquement par un médecin expérimenté dans le traitement des néoplasies. Les posologies types dont fait état la documentation sur le traitement des tumeurs malignes sont présentées dans la section qui suit.
Psoriasis et polyarthrite rhumatoïde
- Le patient devrait être informé de tous les risques possibles et demeurer sous la surveillance constante du médecin (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- On doit continuellement adapter le schéma posologique en fonction des besoins du patient. On peut administrer une dose d’épreuve initiale avant d’utiliser le schéma posologique régulier afin de déceler toute sensibilité extrême donnant lieu à des effets indésirables (voir 8 EFFETS INDÉSIRABLES). La myélodépression culmine habituellement en 7 à 10 jours.
- Le médecin et le pharmacien doivent insister auprès du patient sur le fait que la dose recommandée est hebdomadaire dans les cas de polyarthrite rhumatoïde et de psoriasis et que, si elle est prise par erreur une fois par jour, elle peut mener à une toxicité mortelle.
4.2 Dose recommandée et ajustement posologique
Cancer du sein : Les doses initiales du protocole CMF sont de 100 mg/m2 de cyclophosphamide par voie orale du premier au 14e jour, 40 mg/m2 de méthotrexate par voie i.v. les premier et huitième jours, et 600 mg/m2 de 5-fluorouracile par voie i.v. les premier et huitième jours. La durée du cycle est de 28 jours (deux semaines de traitement, deux semaines sans traitement).
Chez les patientes de plus de 60 ans, la posologie du méthotrexate est de 30 mg/m2 par voie i.v., les premier et huitième jours.
Si la bilirubine totale dépasse 1,5 mg/dL, il faut diminuer la dose de méthotrexate de 50 % seulement.
Cancer de la vessie : Les schémas posologiques types employés dans les cas de cancer de la vessie sont les protocoles CMV et « M-VAC » présentés dans les tableaux suivants.
Tableau 1 — Protocole CMV*
| Médicaments** | Jours | ||||
|---|---|---|---|---|---|
| 1 | 2 | 8¶ | |||
| Cisplatine‡ | 100 | ||||
| Vinblastine | 4 | 4 | |||
| Méthotrexate*** | 30 | 30 | |||
* Toutes les doses sont exprimées en mg/m2 et le cycle est répété le 22e jour.
** Les patients de plus de 70 ans reçoivent 80 % de toutes les doses ; si les vomissements persistent jusqu’au huitième jour, aucun médicament n’est administré.
‡ Pour chaque cycle, la dose de cisplatine doit être ajustée de la manière suivante : administrer 100 % de la dose si Clcr > 60 mL/min, 50 % si Clcr = 50 à 60 mL/min, 0 % si Clcr < 50 mL/min.
*** N’administrer aucun médicament si la Clcr, au huitième jour, est > 30 mL/min inférieure à ce qu’elle était le premier, si la Clcr est inférieure à 50 mL/min ou encore si la créatininémie est supérieure à 1,8 mg/dL.
¶ Toute modification majeure de la dose des deux médicaments dépend du degré de myélodépression.
Tableau 2 — Protocole M-VAC*
| Médicaments | Jours | |||||||
|---|---|---|---|---|---|---|---|---|
| 1 | 2 | 15 | 22*** | |||||
| Méthotrexate | 30 | — | 30 | 30 | ||||
| Vinblastine | — | 3 | 3 | 3 | ||||
| Doxorubicine | — | 30** | — | — | ||||
| Cisplatine | — | 70 | — | — | ||||
* Toutes les doses sont exprimées en mg/m2 et le cycle est répété tous les 28 à 32 jours.
** La dose de doxorubicine doit être réduite à 15 mg/m2 chez les patients ayant subi une irradiation pelvienne préalable de plus de 2500 rad en 5 jours.
*** Ne pas administrer de dose si la numération leucocytaire est < 2500 cellules/mm3, si la numération plaquettaire est > 100 000 plaquettes/mm3 ou en présence de mucosite.
Cancer de la tête et du cou : Le méthotrexate demeure le traitement standard chez les patients atteints de maladies récurrentes ou métastatiques. Il a été administré en doses et schémas posologiques très variés (dont quelques-uns sont présentés dans le tableau suivant).
Tableau 3 — Schéma posologique du méthotrexate**
| 0,8 mg/kg IV tous les 4 jours |
|---|
| 25 – 50 mg tous les 4 à 7 jours |
| 60 mg/m2 IV une fois par semaine ou 40 mg/m2 IV deux fois par semaine |
| 40 – 60 mg/m2 IV une fois par semaine |
| 80 mg/m2 pendant 30 h aux 2 semaines, avec augmentation jusqu’au seuil de toxicité |
| 40 mg/m2 IV une fois par semaine |
| 40 – 200 mg/m2 IV les jours 1 et 4 de chaque semaine ; leucovorine les jours 2 et 5 |
| 60 mg/m2 IV une fois par semaine |
** D’après Devita et coll., CANCER 3e éd. p. 496.
Le traitement palliatif chez les patients atteints d’une maladie incurable au stade avancé et dont la fonction rénale est acceptable peut commencer par l’administration, une fois par semaine, de 40 à 50 mg/m2 de méthotrexate par voie intraveineuse, ou de 15 à 20 mg/m2 deux fois par semaine, avec augmentation de la dose par paliers hebdomadaires jusqu’à ce qu’on obtienne un degré de toxicité faible ou un effet thérapeutique.
Cancer de l’estomac : Le schéma posologique suivant a été employé en Belgique dans le cadre d’un essai clinique mené chez des patients atteints d’un cancer résécable de l’estomac : méthotrexate (1,5 g/m2 IV le jour 1) + 5-fluorouracile (1,5 g/m2 IV) + leucovorine (15 mg/m2 par voie orale ou IV toutes les 6 heures pendant 72 heures) + Adriamycin (30 mg/m2 IV le jour 15). Ce schéma est répété le 29e jour, pendant 6 cycles.
Choriocarcinome et autres maladies trophoblastiques similaires : Le méthotrexate est administré par voie intramusculaire à raison de 15 à 30 mg par jour pendant une cure de 5 jours. De telles cures sont habituellement répétées de 3 à 5 fois au besoin, avec des intervalles d’une ou de plusieurs semaines entre les traitements, jusqu’à la disparition des symptômes de toxicité. L’efficacité du traitement est généralement évaluée par une analyse quantitative de la gonadotrophine chorionique humaine (β-HCG) dans les urines de 24 heures, qui devrait retourner à une valeur normale ou à moins de 50 UI/24 h, habituellement après la troisième ou la quatrième cure ; généralement, une disparition complète des lésions mesurables est observée au bout de 4 à 6 semaines. On recommande habituellement l’administration d’une ou de deux cures de méthotrexate après la normalisation de la β-HCG. Une évaluation clinique minutieuse est essentielle avant chaque cure. L’administration d’un traitement cyclique d’association comprenant du méthotrexate et un autre agent antitumoral s’est révélé utile.
Étant donné que la môle hydatiforme peut précéder le choriocarcinome, une chimiothérapie prophylactique par le méthotrexate a été recommandée.
Le chorioadénome destruens est considéré comme étant une forme envahissante de môle hydatiforme. Les doses de méthotrexate administrées dans ces états pathologiques sont semblables à celles recommandées pour le choriocarcinome.
Leucémie : La leucémie aiguë lymphoblastique (LAL) chez l’enfant et l’adolescent est celle qui répond le mieux à la chimiothérapie actuelle. Chez les jeunes adultes et les patients plus âgés, la rémission clinique est plus difficile à obtenir et les récidives précoces sont courantes.
Initialement, on employait le méthotrexate seul ou en association avec des stéroïdes pour induire une rémission dans les cas de leucémie aiguë lymphoblastique. Plus récemment, la corticothérapie, en association avec d’autres antileucémiques ou dans des traitements cycliques d’association comprenant du méthotrexate, a semblé produire une rémission rapide et efficace. Lorsqu’il a été employé pour induire la rémission, le méthotrexate, administré à raison de 3,3 mg/m2 en association avec 60 mg/m2 de prednisone, quotidiennement, a induit une rémission chez 50 % des patients traités, habituellement en moins de 4 à 6 semaines. Le méthotrexate, associé à d’autres agents, semble être le médicament de choix pour assurer le maintien des rémissions induites par la pharmacothérapie. Lorsque la rémission a été obtenue et qu’un traitement de soutien a apporté une amélioration clinique générale, le traitement d’entretien est amorcé de la manière suivante : on administre le méthotrexate 2 fois par semaine par voie intramusculaire, pour une dose hebdomadaire totale de 30 mg/m2. On l’a également administré à raison de 2,5 mg/kg par voie intraveineuse tous les 14 jours. En cas de rechute, on peut induire la rémission de nouveau en reprenant le schéma d’induction initial.
Diverses combinaisons chimiothérapeutiques ont été employées tant pour induire la rémission que pour la maintenir dans les cas de leucémie aiguë lymphoblastique.
Leucémie méningée : Dans le traitement ou la prophylaxie de la leucémie méningée, le méthotrexate doit être administré par voie intrathécale.
Pour l’administration intrathécale, on doit préparer une solution à 1 mg/mL en diluant du méthotrexate sans agent de conservation dans un solvant approprié, également sans agent de conservation, par exemple du chlorure de sodium injectable à 0,9 %, USP.
Le volume de liquide céphalorachidien dépend de l’âge et non de la surface corporelle. À la naissance, ce volume équivaut à 40 % du volume observé chez l’adulte, et plusieurs années devront s’écouler avant qu’il atteigne sa valeur définitive.
On a signalé que, chez l’enfant, l’administration du méthotrexate par voie intrathécale, à une dose de 12 mg/m2 (maximum de 15 mg) entraîne des concentrations faibles dans le liquide céphalorachidien et une efficacité réduite, tandis que chez l’adulte, le médicament atteint des concentrations élevées et s’avère neurotoxique.
Le schéma posologique suivant est basé sur l’âge plutôt que sur la surface corporelle :
Tableau 4 — Schéma posologique
| Âge (années) | Dose (mg) |
|---|---|
| < 1 | 6 |
| 1 | 8 |
| 2 | 10 |
| ≥ 3 | 12 |
Dans une étude menée chez des patients de moins de 40 ans, ce schéma posologique a semblé entraîner des concentrations de méthotrexate plus constantes dans le liquide céphalorachidien et une neurotoxicité moins importante. Dans une autre étude, menée chez des enfants atteints de leucémie aiguë lymphoblastique (LAL), on a comparé les effets de ce schéma avec ceux d’une dose de 12 mg/m2 (maximum de 15 mg) et on a observé une diminution importante du taux de rechute au niveau du SNC dans le groupe dont la dose avait été établie en fonction de l’âge.
Étant donné que le volume de liquide céphalorachidien et son renouvellement peuvent diminuer avec l’âge, une réduction de la dose peut être indiquée chez les patients âgés.
Dans le traitement de la leucémie méningée, le méthotrexate intrathécal peut être administré à intervalles de 2 à 5 jours. Par contre, si l’intervalle est inférieur à une semaine, la toxicité subaiguë peut être plus élevée. Le méthotrexate est administré jusqu’à ce que la cytologie du liquide céphalorachidien soit redevenue normale. À ce moment-là, il est conseillé d’administrer une dose additionnelle. Pour la prophylaxie de la leucémie méningée, le schéma posologique est le même que dans le cas du traitement, sauf en ce qui concerne l’intervalle entre les doses. À ce sujet, on recommande au médecin de consulter la documentation médicale.
Des effets secondaires indésirables, surtout d’ordre neurologique, peuvent survenir au moment de l’injection intrathécale. L’administration de fortes doses peut provoquer des convulsions. L’administration intrathécale entraîne des concentrations importantes de méthotrexate dans la circulation générale, ce qui pourrait entraîner des effets toxiques polysystémiques. Par conséquent, il faut ajuster ou réduire la posologie du méthotrexate administré par voie générale pour le traitement de la leucémie, ou encore mettre fin à ce traitement systémique. Il est possible que l’atteinte leucémique focale du système nerveux central ne réponde pas à une chimiothérapie par voie intrathécale, auquel cas il est préférable de recourir à la radiothérapie.
Carcinomatose leptoméningée : L’administration intrathécale de méthotrexate, seul ou en association avec d’autres agents, constitue le traitement le plus courant de la carcinomatose leptoméningée.
La méthode optimale consiste à administrer le méthotrexate par un réservoir d’Ommaya ; habituellement, on commence par une dose de 10 mg/m2 deux fois par semaine, jusqu’à ce que la cytologie du liquide céphalorachidien devienne négative. On diminue graduellement le traitement, pour passer d’abord à une dose hebdomadaire et, par la suite, à une seule dose aux deux mois.
Ostéosarcome : Pour être efficace, la chimiothérapie d’appoint nécessite l’administration de plusieurs agents cytotoxiques. En plus du méthotrexate à fortes doses avec de la leucovorine comme antidote électif, d’autres agents peuvent être utilisés tels la doxorubicine, le cisplatine et l’association bléomycine, cyclophosphamide et dactinomycine (BCD), aux doses et schémas posologiques présentés dans le tableau ci-dessous. La dose d’attaque d’un traitement par le méthotrexate à dose élevée est de 12 g/m2. Si cette dose ne suffit pas à produire une concentration sérique maximale de méthotrexate de 1000 μmol/L (10-3 mol/L) à la fin de la perfusion de méthotrexate, on peut porter la dose à 15 g/m2 lors des traitements suivants. Si le patient vomit ou ne tolère pas le médicament administré par voie orale, on lui administre de la leucovorine par voie intraveineuse ou intramusculaire, à la même dose et au même schéma posologique.
Tableau 5 — Doses et schémas posologiques
| Médicament* | Dose* | Semaine de traitement après la chirurgie |
|---|---|---|
| Méthotrexate | 12 g/m2 IV en perfusion de 4 h (dose d’attaque) | 4, 5, 6, 7, 11, 12, 15, 16, 29, 30, 44, 45 |
| Leucovorine | 15 mg par voie orale toutes les 6 h pour 10 doses, 24 h après le début de la perfusion de méthotrexate | |
| Doxorubicine**, comme agent unique | 30 mg/m2 IV x 3 jours | 8, 17 |
Doxorubicine** Cisplatine** | 50 mg/m2 IV 100 mg/m2 IV | 20, 23, 33, 36 20, 23, 33, 36 |
Bléomycine** Cyclophosphamide** Dactinomycine** | 15 unités/m2 IV x 2 jours 600 mg/m2 IV x 2 jours 0,6 mg/m2 IV x 2 jours | 2, 13, 26, 39, 42 2, 13, 26, 39, 42 2, 13, 26, 39, 42 |
* Link MP, Goorin AM, Miser AW et coll. : The effect of adjuvant chemotherapy on relapse-free survival in patients with osteosarcoma of the extremity. N Engl J Med 1986 ; 314 (No. 25):1600-1606.
** Voir le dépliant de conditionnement de chaque produit pour connaître les renseignements thérapeutiques complets. Un ajustement posologique peut s’avérer nécessaire en raison de la toxicité induite par le médicament.
L’administration de ces doses élevées de méthotrexate requiert qu’on observe les directives de sécurité suivantes rigoureusement.
LIGNES DIRECTRICES CONCERNANT LE TRAITEMENT PAR LE MÉTHOTREXATE AVEC LA LEUCOVORINE COMME ANTIDOTE ÉLECTIF
- 1.
L’administration de Méthotrexate sodique injectable doit être retardée jusqu’à rétablissement si :
- • la numération leucocytaire est inférieure à 1500/μL ;
- • la numération des polynucléaires neutrophiles est inférieure à 200/μL ;
- • la numération plaquettaire est inférieure à 75 000/μL ;
- • le taux de bilirubine sérique est supérieur à 1,2 mg/dL ;
- • la SGPT est supérieure à 450 U ;
- • une mucosite est présente, jusqu’aux signes de guérison ;
- • un épanchement pleural persistent est présent ; celui-ci doit être drainé complètement avant la perfusion.
- 2.
On doit s’assurer que la fonction rénale est adéquate.
- a) Avant le début du traitement, la créatinine sérique doit être normale et la clairance de la créatinine doit être supérieure à 60 mL/min.
- b) La créatinine sérique doit être mesurée avant chaque nouvelle dose. Si elle a augmenté de 50 % ou plus par rapport à une valeur obtenue antérieurement, on doit établir la clairance de la créatinine et s’assurer que celle-ci est supérieure à 60 mL/min (même si la créatinine sérique se situe toujours dans la gamme des valeurs normales).
- 3.
Les patients doivent être hydratés adéquatement et leurs urines doivent être alcalinisées au moyen de bicarbonate de sodium.
- a) Administrer 1000 mL/m2 de liquide par voie intraveineuse pendant 6 heures, avant le début de la perfusion de Méthotrexate sodique injectable. Continuer à hydrater le patient à raison de 125 mL/m2/h (3 L/m2/jour) pendant la perfusion de Méthotrexate sodique injectable et pendant les deux jours suivants.
- b) Alcaliniser les urines afin de maintenir le pH au-dessus de 7 pendant la perfusion du Méthotrexate sodique injectable et le traitement par la leucovorine calcique. Pour ce faire, administrer du bicarbonate de sodium par voie orale ou par l’intermédiaire d’une solution intraveineuse séparée dans laquelle cet agent alcalinisant aura été ajouté.
- 4. Vingt-quatre heures après le début de la perfusion de Méthotrexate sodique injectable, mesurer de nouveau les taux sériques de créatinine et de méthotrexate une fois par jour au moins, jusqu’à ce que le taux de méthotrexate atteigne une valeur inférieure à 5 x 10⁻⁸ mol/L (0,05 µM).
- 5.
Le tableau ci-dessous sert de guide pour la posologie de la leucovorine calcique en fonction des concentrations sériques de méthotrexate (voir le tableau ci-après).
Les patients chez qui l’élimination précoce du méthotrexate est retardée risquent d’être atteints d’une insuffisance rénale oligurique irréversible. En plus d’un traitement approprié par la leucovorine, ces patients ont besoin d’être hydratés en permanence, et leurs urines doivent être alcalinisées. On doit en outre surveiller de près leur bilan hydroélectrolytique, jusqu’à ce que la concentration sérique du méthotrexate ait baissé sous les 0,05 μM et que l’insuffisance rénale soit résolue. Au besoin, une hémodialyse intermittente aiguë, effectuée avec un dialyseur à débit élevé, pourrait aussi s’avérer bénéfique chez ces patients.
- 6. Des anomalies de l’élimination du méthotrexate ou de la fonction rénale, importantes mais moins graves que celles décrites dans le tableau suivant, seront observées à la suite de l’administration du médicament chez certains patients. Ces anomalies peuvent ou non être associées à une toxicité clinique importante. Si tel est le cas, on doit poursuivre l’administration de leucovorine, à titre d’antidote électif, pendant 24 heures additionnelles (au total, 14 doses en 84 heures) lors des doses ultérieures. La possibilité que le patient prenne d’autres médicaments qui interagissent avec Méthotrexate sodique injectable (p. ex. des médicaments qui perturbent la liaison du méthotrexate à l’albumine sérique ou son élimination) doit toujours être envisagée en cas de résultats anormaux des épreuves de laboratoire ou de signes de toxicité clinique.
Tableau 6 — Schémas d’administration de la leucovorine comme antidote électif après un traitement par des doses élevées de méthotrexate
| Situation clinique | Résultats des épreuves de laboratoire | Posologie de la leucovorine et durée du traitement |
|---|---|---|
| Élimination normale du méthotrexate | Taux de méthotrexate sérique d’environ 10 μM 24 h après l’administration, de 1 μM après 48 h et de moins de 0,2 μM après 72 h. | Administrer 15 mg p.o., i.m. ou i.v. toutes les 6 h pendant 60 h (10 doses à partir de la 24e heure après le début de la perfusion du méthotrexate). |
| Élimination tardive retardée | Taux de méthotrexate sérique demeurant au-dessus de 0,2 μM après 72 h, et > 0,05 μM 96 h après le traitement. | Continuer à administrer une dose de 15 mg p.o., i.m. ou i.v. toutes les 6 h jusqu’à ce que le taux de méthotrexate se situe à moins de 0,05 μM. |
| Élimination précoce retardée et/ou signes de lésion rénale aiguë | Taux de méthotrexate sérique de 50 μM ou plus après 24 h, ou de 5 μM ou plus 48 h après l’administration ; ou : élévation de 100 % ou plus du taux de créatinine sérique 24 h après l’administration du méthotrexate (p. ex. créatininémie passant de 0,5 mg/dL à 1 mg/dL ou plus). | Administrer 150 mg i.v. toutes les 3 h, jusqu’à ce que le taux de méthotrexate se situe à moins de 1 μM ; puis 15 mg i.v. toutes les 3 h, jusqu’à ce que le taux de méthotrexate se situe à moins de 0,05 μM. |
Psoriasis
Schéma posologique recommandé au début du traitement :
- Administration hebdomadaire par voie intraveineuse ou intramusculaire : Administrer une dose unique de 10 à 25 mg par semaine jusqu’à obtention d’une réponse adéquate.
La posologie peut être ajustée graduellement afin d’obtenir une réponse clinique optimale, mais en général, on ne doit pas administrer plus de 25 mg par semaine.
Une fois la réponse clinique optimale obtenue, réduire le schéma posologique de manière à administrer la plus faible dose efficace et à allonger la période de repos le plus possible.
Polyarthrite rhumatoïde
Schéma posologique recommandé au début du traitement :
La posologie peut être ajustée progressivement jusqu’à l’obtention d’une réponse clinique optimale, sans dépasser toutefois une dose hebdomadaire totale de 20 mg.
La réponse thérapeutique débute généralement en moins de 3 à 6 semaines et l’état du patient peut continuer à s’améliorer pendant encore 12 semaines ou plus. Une fois que la réponse thérapeutique souhaitée a été obtenue, on doit réduire graduellement la dose de manière à administrer la plus faible dose d’entretien qui soit efficace. La durée optimale du traitement est inconnue ; des données restreintes provenant d’études de longue durée révèlent que l’amélioration clinique initiale se maintient au moins 2 ans avec la poursuite du traitement.
Populations et cas particuliers
Insuffisance hépatique : L’excrétion hépatique du méthotrexate constitue une voie d’élimination mineure. Toutefois, il semble que les hépatocytes retiennent une certaine quantité du médicament pendant une période prolongée, même en cas d’administration d’une seule dose thérapeutique. Des précautions particulières sont recommandées en présence d’hépatopathie ou d’insuffisance hépatique préexistantes.
Insuffisance rénale : Le méthotrexate est excrété dans une grande mesure par les reins ; par conséquent, le professionnel de la santé devra peut-être ajuster la dose pour éviter l’accumulation du médicament chez les patients atteints d’insuffisance rénale. Les doses initiales recommandées en cas d’insuffisance rénale sont présentées dans le tableau ci-dessous ; d’autres ajustements posologiques peuvent s’avérer nécessaires en raison de la grande variabilité des paramètres pharmacocinétiques entre les sujets. Méthotrexate sodique injectable est contre-indiqué chez les patients atteints d’insuffisance rénale grave (voir 2 CONTRE-INDICATIONS).
Tableau 7 — Ajustement posologique pour les insuffisants rénaux
Clairance de la créatinine (mL/min) | Pourcentage de la dose normale à administrer |
| > 80 | Dose entière |
| 80 | 75 |
| 60 | 63 |
| 50 | 56 |
| < 50 | Utiliser un autre traitement |
Enfants (< 18 ans) : Sauf en ce qui a trait à la chimiothérapie anticancéreuse, l’innocuité et l’efficacité du méthotrexate n’ont pas été établies chez les enfants (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Cas particuliers et 7.1.3 Enfants).
Personnes âgées (≥ 65 ans) : Étant donné que chez cette population les fonctions hépatique et rénale ainsi que les réserves de folates sont diminuées, des doses relativement faibles du médicament (en particulier dans le traitement de la polyarthrite rhumatoïde et du psoriasis) doivent être envisagées, et on doit assurer une surveillance étroite de ces patients afin de déceler tôt tout signe de toxicité. Le tableau 1 présente les doses réduites recommandées en cas d’insuffisance rénale chez les patients atteints de cancer.
4.3 Reconstitution
Produits parentéraux
Méthotrexate sodique injectable peut être dilué dans n’importe laquelle des solutions pour perfusion IV indiquées ci-dessous, afin d’obtenir une concentration de 0,4 à 2 mg/mL.
Solutions :
Chlorure de sodium injectable à 0,9 %
Dextrose injectable à 5 %
Solution de dextrose à 4 % et de chlorure de sodium à 0,18 % injectable
Solution de Ringer injectable
4.4 Administration
Dilution
On peut diluer Méthotrexate sodique injectable dans n’importe laquelle des solutions pour perfusion IV indiquées ci-dessous, afin d’obtenir une concentration de 0,4 à 2 mg/mL. Les solutions diluées doivent être employées dans les 24 heures suivantes si elles sont conservées à la température ambiante. Après cette période, on doit jeter toute portion inutilisée, afin d’éviter le risque de contamination microbienne.
Solutions :
Chlorure de sodium injectable à 0,9 %
Dextrose injectable à 5 %
Solution de dextrose à 4 % et de chlorure de sodium à 0,18 % injectable
Solution de Ringer injectable
Étant donné que le méthotrexate est peu soluble en milieu acide, l’emploi d’une solution de chlorure de potassium n’est pas recommandé.
En raison du risque de prolifération microbienne, on doit se servir de la solution immédiatement si elle a été préparée avec un solvant exempt d’agent de conservation. On conseille de protéger les solutions diluées de la lumière.
Étant donné qu’il existe un grand nombre de marques, on ne dispose pas de données sur la stabilité du méthotrexate dans des seringues ou des sacs en plastique.
En raison du risque de prolifération microbienne, les produits inutilisés ne contenant pas d’agent de conservation doivent être jetés.
Fioles grand format pour pharmacies
Les fioles grand format pour pharmacies contiennent 25 mg/mL de méthotrexate (sous forme de méthotrexate sodique) dans 20 mL, 40 mL ou 100 mL de solution isotonique stérile exempte d’agent de conservation (voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT).
Les fioles grand format pour pharmacies sont réservées à l’usage des hôpitaux qui ont un programme reconnu d’additifs aux solutés intraveineux. On recommande de ne sortir la fiole de Méthotrexate sodique injectable de son emballage qu’au moment même où elle doit être utilisée et de vérifier si elle a été endommagée ou si elle fuit. Toute fiole qui présente des signes de bris ou de fuite doit être incinérée à même son emballage.
Les fioles grand format pour pharmacies sont réservées à l’ADMINISTRATION INTRAVEINEUSE SEULEMENT, à des fins de préparations multiples par ponction unique (voir 12 DIRECTIVES PARTICULIÈRES DE MANIPULATION).
Le contenu des fioles grand format pour pharmacies doit être utilisé dans les 8 heures. Toute portion inutilisée doit être jetée. Si elles sont conservées à la température ambiante, les solutions diluées préparées à partir des fioles grand format pour pharmacies doivent être utilisées dans les 24 heures qui suivent la ponction initiale.
Les fioles grand format pour pharmacies ne contiennent aucun agent de conservation, aussi doit-on les manipuler avec soin, afin de réduire le risque de contamination microbienne accidentelle en milieu hospitalier.
Incompatibilités : On ne doit pas mélanger d’autres médicaments avec le méthotrexate dans la même fiole de perfusion.
Le méthotrexate, a-t-on signalé, est incompatible avec la cytarabine, le fluorouracile et le phosphate sodique de prednisolone ; son incompatibilité avec le fluorouracile a cependant été remise en question, et des études ultérieures répertoriées dans la littérature révèlent que le méthotrexate et la cytarabine sont physiquement et chimiquement stables sous forme de solution intraveineuse à diverses concentrations et avec différents excipients. On a constaté qu’un mélange de méthotrexate, de cytarabine et de succinate sodique d’hydrocortisone dans divers liquides pour perfusion demeure visuellement compatible pendant au moins 8 heures à 25 ºC, mais des mélanges ont également été conservés pendant plusieurs jours sans qu’aucun précipité ne se forme. De façon générale, il faut s’assurer de la compatibilité de tout autre médicament mélangé avec Méthotrexate sodique injectable avant d’administrer la solution au patient.
Étant donné que Méthotrexate sodique injectable est peu soluble en milieu acide et qu’un précipité pourrait se former, il faut éviter que le médicament entre en contact avec des solutions acides (voir 7 MISES EN GARDE ET PRÉCAUTIONS pour connaître les incompatibilités cliniques).
4.5 Dose oubliée
Si le patient a oublié de prendre une dose, il doit communiquer avec son médecin pour obtenir des directives.
5 SURDOSAGE
Des cas de surdosage par le méthotrexate sont survenus avec l’administration par voie intrathécale, bien que des cas de surdosage aient aussi été signalés lors de l’administration par voie intraveineuse et intramusculaire.
Réduire la posologie ou interrompre le traitement dès le premier signe d’ulcération ou de saignement, de diarrhée ou de dépression marquée du système hématopoïétique. La leucovorine est indiquée pour diminuer la toxicité et pour neutraliser les effets d’un surdosage de méthotrexate. L’administration de la leucovorine doit commencer le plus tôt possible, car plus il s’écoule de temps entre l’administration du méthotrexate et le début de l’administration de la leucovorine, plus l’efficacité de la leucovorine comme antidote aux effets toxiques diminue. La surveillance des concentrations sériques de méthotrexate est essentielle pour déterminer la dose optimale de leucovorine et la durée idéale du traitement.
En cas de surdosage massif, l’hydratation du patient et l’alcalinisation de ses urines peuvent s’avérer nécessaires pour empêcher la précipitation du méthotrexate et/ou de ses métabolites dans les tubules rénaux. En général, ni l’hémodialyse ordinaire ni la dialyse péritonéale n’améliorent l’élimination du méthotrexate, mais des comptes rendus indiquent que le méthotrexate peut être éliminé efficacement de l’organisme par hémodialyse intermittente de courte durée avec un dialyseur à haut débit.
Des rapports de cas ont été publiés qui traitent de l’administration intraveineuse de carboxypeptidase G2 pour accélérer l’élimination du méthotrexate en cas de surdosage.
| Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez immédiatement avec le centre antipoison de votre région. |
|---|
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 8 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Formes pharmaceutiques / Teneurs / Composition | Ingrédients non médicinaux |
| Intramusculaire, intraveineuse, intra-artérielle, intrathécale ou intracérébroven triculaire | 25 mg/mL (50 mg/2 mL ; 500 mg/20 mL ; 1 g/40 mL) | Acide chlorhydrique, chlorure de sodium, hydroxyde de sodium et eau pour injection |
Méthotrexate sodique injectable est offert en solution de 25 mg/mL dans des fioles de verre clair de 2 mL, 20 mL et 40 mL. C’est une solution stérile sans agent de conservation pouvant être administrée par voie intramusculaire, intraveineuse, intra-artérielle, intraventriculaire ou intrathécale (au moyen d’un réservoir d’Ommaya).
Composition
Un millilitre de solution sans agent de conservation contient 25 mg de méthotrexate (sous forme de méthotrexate sodique) ainsi que l’ingrédient non médicinal suivant : 4,9 mg de chlorure de sodium.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Des effets toxiques mortels sont survenus, notamment chez des patients âgés, quand le méthotrexate était pris par inadvertance une fois par jour plutôt qu’une fois par semaine. Il faut souligner au patient atteint de polyarthrite rhumatoïde ou de psoriasis que la dose recommandée se prend une fois par semaine et que, si elle est prise par erreur une fois par jour, elle peut mener à une toxicité mortelle.
Des effets toxiques mortels dus à une erreur de calcul de la dose intraveineuse ont été signalés. Il faut prêter attention quand on calcule la dose.
En raison du risque de réactions toxiques graves (et potentiellement mortelles), Méthotrexate sodique injectable ne doit être utilisé que pour le traitement des maladies néoplasiques (tel qu’indiqué) ou en présence de formes graves, réfractaires et invalidantes de psoriasis ou de polyarthrite rhumatoïde, qui répondent mal à d’autres modalités de traitement. Le médecin doit informer le patient des risques possibles, et ce dernier doit demeurer sous surveillance médicale constante.
L’emploi des fortes doses qui sont recommandées pour le traitement de l’ostéosarcome nécessite des soins méticuleux (voir 4 POSOLOGIE ET ADMINISTRATION). Pour les autres néoplasies, on considère que les schémas comportant de fortes doses de méthotrexate relèvent encore à ce jour du domaine de la recherche. En outre, on ignore encore si ces schémas ont un effet thérapeutique bénéfique important.
La fréquence et la gravité des effets toxiques peuvent être liées à la dose ou à la fréquence avec laquelle le médicament est administré, mais on en a observé à toutes les doses. Comme des effets toxiques peuvent survenir à tout moment au cours du traitement, il est important que les patients sous Méthotrexate sodique injectable soient suivis de près. Si elles sont décelées assez tôt, la plupart des réactions indésirables sont réversibles. En présence d’effets secondaires, le médecin doit réduire la posologie ou interrompre le traitement et recourir aux mesures de correction appropriées, ce qui, au besoin, peut comprendre l’administration de leucovorine calcique et/ou le recours à l’hémodialyse intermittente de courte durée avec un dialyseur à haut débit (voir 5 SURDOSAGE).
La reprise du traitement par Méthotrexate sodique injectable doit se faire avec prudence. En outre, il faut évaluer s’il y a nécessité de poursuivre le traitement, et ne pas oublier surtout que la toxicité peut se manifester de nouveau.
Le méthotrexate peut provoquer un « syndrome de lyse tumorale » chez les patients ayant des tumeurs à croissance rapide. Un soutien et des mesures pharmacologiques appropriés peuvent prévenir ou atténuer cette complication.
Le méthotrexate diffuse lentement à partir d’un troisième espace (p. ex. épanchement pleural ou ascite), ce qui entraîne une augmentation de la demi-vie plasmatique terminale et une toxicité inattendue. En cas d’accumulation importante de méthotrexate dans un troisième espace, on recommande d’évacuer le liquide avant le traitement et de surveiller les concentrations plasmatiques de méthotrexate.
Des cas inattendus de suppression médullaire grave (parfois mortelle), d’anémie aplasique et de toxicité gastro-intestinale ont été signalés par suite de l’administration concomitante de méthotrexate (généralement en doses élevées) et d’anti-inflammatoires non stéroïdiens (AINS) (voir 9 INTERACTIONS MÉDICAMENTEUSES).
La toxicité pour la moelle osseuse et les muqueuses dépend de la dose administrée et de la durée de l’exposition du patient à de fortes concentrations (> 2 x 10⁻⁸ M [0,02 µM]). Étant donné que le temps d’exposition critique pour ces organes est de 42 heures chez l’homme, il faut savoir que :
- l’emploi de fortes doses de méthotrexate (> 1 g/m2) exige la détermination des taux sériques ;
- on peut s’attendre à des manifestations toxiques graves si des taux supérieurs à > 2 x 10⁻⁸ M (0,02 µM) persistent pendant plus de 42 heures ;
- les manifestations toxiques peuvent être atténuées par l’administration appropriée de leucovorine calcique ;
- l’emploi de fortes doses de méthotrexate requiert obligatoirement une alcalinisation de l’urine, de manière à prévenir la cristallisation du médicament et de son métabolite hydroxylé (en position 7) dans l’urine, phénomène qui peut entraîner une insuffisance rénale aiguë.
L’administration de méthotrexate en concomitance avec la radiothérapie peut faire augmenter le risque de nécrose des tissus mous et d’ostéonécrose.
Méthotrexate sodique injectable doit être utilisé avec extrême prudence chez les patients affaiblis.
L’emploi des schémas posologiques comportant de fortes doses de méthotrexate (≥ 500 mg/m2) qui sont recommandés en cas d’ostéosarcome impose la plus grande vigilance. Pour l’heure, ces schémas posologiques ne sont utilisés qu’à des fins expérimentales dans le cas d’autres maladies néoplasiques, et on n’a pas encore établi les bienfaits thérapeutiques qu’ils pourraient procurer.
Pouvoir carcinogène et mutagène
Des lymphomes malins peuvent survenir chez les patients recevant une faible dose de méthotrexate. Ces lymphomes sont susceptibles de régresser à la suite du retrait du méthotrexate sans qu’un traitement soit nécessaire.
Aucune étude contrôlée destinée à vérifier l’existence d’un risque de néoplasie associé à l’emploi du méthotrexate n’a été menée chez l’être humain. Chez l’animal, plusieurs études ont évalué le pouvoir carcinogène du méthotrexate, mais les résultats ne sont pas concluants. Bien qu’on ait observé que le méthotrexate endommage les chromosomes dans les cellules somatiques de l’animal et les cellules de la moelle osseuse de l’être humain, la portée clinique de ces observations demeure incertaine. L’évaluation du pouvoir carcinogène du méthotrexate se complique du fait que des données, contradictoires, indiquent qu’il y aurait un risque accru d’apparition de certaines tumeurs chez les patients atteints de polyarthrite rhumatoïde. Par conséquent, qu’on l’administre seul ou en association avec un autre médicament, on doit d’abord évaluer si les avantages de Méthotrexate sodique injectable l’emportent sur ce risque, en particulier chez les enfants et les jeunes adultes (voir 16 TOXICOLOGIE NON CLINIQUE).
Conduite d’un véhicule et utilisation de machines
Certains des effets du médicament (p. ex. étourdissements et fatigue) peuvent avoir une influence sur la capacité à conduire ou à faire fonctionner des machines.
Appareil digestif
En cas de vomissements, de diarrhée ou de stomatite entraînant une déshydratation, il faut interrompre l’administration de Méthotrexate sodique injectable jusqu’à ce que le patient se rétablisse. La présence de diarrhée et de stomatite ulcéreuse requiert l’interruption du traitement ; outre ces effets, une entérite hémorragique et le décès par perforation intestinale pourraient survenir. Méthotrexate sodique injectable doit être utilisé avec extrême prudence chez les patients qui ont un ulcère gastroduodénal ou une colite ulcéreuse.
Il faut faire preuve de prudence lorsqu’on administre des doses élevées de méthotrexate à des patients qui reçoivent un IPP, car l’utilisation concomitante de méthotrexate (principalement à dose élevée) et certains IPP tels que l’oméprazole, l’ésoméprazole et le pantoprazole peut augmenter les taux sériques de méthotrexate et/ou de son métabolite, l’hydrométhotrexate, et les maintenir élevés, ce qui pourrait entraîner des effets toxiques du méthotrexate (voir 9.4 Interactions médicament-médicament).
Hématologie
Méthotrexate sodique injectable doit être utilisé avec prudence chez les patients atteints d’insuffisance médullaire et chez ceux qui ont reçu ou qui reçoivent un traitement radiothérapeutique à large champ. Le méthotrexate peut provoquer une dépression marquée de la moelle osseuse à l’origine d’anémie, d’anémie aplasique, de pancytopénie, de leucopénie, de neutropénie et/ou de thrombopénie. Deux cas de leucopénie (numération leucocytaire < 3000/mm3), six cas de thrombopénie (numération plaquettaire < 100 000/mm3) et deux cas de pancytopénie ont été observés dans des études cliniques contrôlées menées chez des patients atteints de polyarthrite rhumatoïde (n = 128).
Les nadirs des plaquettes, des leucocytes et des neutrophiles circulants se manifestent entre le 5e et le 13e jour suivant l’administration d’un bolus intraveineux (suivis de 14 à 28 jours de récupération). Occasionnellement, le nombre de leucocytes et de neutrophiles peut atteindre deux nadirs ; le premier entre le 4e et le 7e jour et le deuxième, entre le 12e et le 21e jour, suivis d’une récupération. On peut s’attendre à des séquelles cliniques comme de la fièvre, des infections et des hémorragies à divers sièges dans l’organisme.
Dans les cas de psoriasis et de polyarthrite rhumatoïde, l’administration de Méthotrexate sodique injectable doit être interrompue immédiatement si la numération globulaire diminue de façon importante. Dans le traitement des maladies néoplasiques, le traitement par Méthotrexate sodique injectable ne doit être poursuivi que si ses avantages potentiels justifient le risque de myélodépression grave. Les patients présentant de la fièvre et une granulocytopénie grave doivent être évalués immédiatement et nécessitent habituellement une antibiothérapie par voie parentérale à l’aide d’un agent à large spectre.
Fonctions hépatique/biliaire/pancréatique
Le méthotrexate peut avoir des effets hépatotoxiques aigus (taux élevé de transaminases) ou chroniques (fibrose et cirrhose). On observe souvent une hausse aiguë des enzymes hépatiques après l’administration de méthotrexate, mais en général, aucune modification du traitement n’est nécessaire. Généralement passagères et asymptomatiques, ces hausses ne semblent pas être prédictives d’une hépatopathie subséquente. Par contre, des anomalies hépatiques persistantes et/ou une diminution de l’albumine sérique peuvent être des indicateurs d’hépatotoxicité grave. La toxicité chronique peut être mortelle ; en général, elle survient après un emploi prolongé (habituellement de 2 ans ou plus) ou après l’administration d’une dose totale cumulative d’au moins 1,5 g. La biopsie hépatique révèle souvent des altérations histologiques lorsque le méthotrexate a été utilisé pendant une période prolongée. Des cas de fibrose et de cirrhose ont d’ailleurs été signalés. Ces lésions ne sont pas toujours précédées par des symptômes ou des épreuves fonctionnelles hépatiques anormales chez la population atteinte de psoriasis. On recommande généralement d’effectuer des biopsies hépatiques tout au long du traitement chez les patients atteints de psoriasis qui suivent un traitement au long cours. Chez les patients atteints de polyarthrite rhumatoïde, l’apparition de fibrose ou de cirrhose peut être précédée d’anomalies persistantes des épreuves fonctionnelles hépatiques. Dans les études menées chez des patients psoriasiques, l’hépatotoxicité semblait dépendre de la dose cumulative totale et s’intensifier en présence d’alcoolisme, d’obésité, de diabète ou d’un âge avancé. Le taux d’incidence précis n’a pas été déterminé et on ne connaît pas non plus la vitesse de progression ni le taux de réversibilité des lésions. Des précautions particulières doivent être prises en présence de lésions hépatiques préexistantes ou d’insuffisance hépatique.
Le méthotrexate a entraîné la réactivation ou l’aggravation d’infections par le virus de l’hépatite B ou de l’hépatite C, ce qui s’est parfois soldé par le décès. Dans certains cas, la réactivation du virus de l’hépatite B est survenue après l’arrêt du méthotrexate. Avant d’entreprendre un traitement par Méthotrexate sodique injectable, on doit déterminer s’il y a infection par le virus de l’hépatite B ou de l’hépatite C au moyen d’une évaluation clinique et d’épreuves de laboratoire. Méthotrexate sodique injectable n’est pas recommandé chez les patients atteints d’hépatite B ou C chronique ou active.
Dans les cas de psoriasis, on doit effectuer des tests d’exploration fonctionnelle hépatique, comprenant le dosage sérique de l’albumine et la mesure du temps de Quick, plusieurs fois avant l’administration du méthotrexate, mais les résultats sont souvent normaux même en présence de fibrose ou de cirrhose en cours de développement. Ces lésions ne sont parfois décelables que par biopsie. On recommande habituellement d’obtenir une biopsie du foie : 1) avant ou peu de temps après le début du traitement (4 à 8 semaines) ; 2) après que le patient a reçu une dose totale cumulative de 1,5 g ; et 3) après toute dose additionnelle de 1,0 à 1,5 g. Une fibrose modérée ou toute forme de cirrhose conduisent normalement à l’abandon du traitement ; une fibrose bénigne commande normalement une nouvelle biopsie, 6 mois plus tard. Il est fréquent, avant le traitement, d’observer des altérations histologiques relativement bénignes, telles qu’une stéatose ou une inflammation portale mineure. Bien que ces altérations ne constituent généralement pas une raison d’éviter ou d’abandonner le traitement, il faut quand même utiliser Méthotrexate sodique injectable avec prudence en pareille situation.
On ne possède pas une très grande expérience clinique des maladies hépatiques chez les patients atteints de polyarthrite rhumatoïde, mais les facteurs de risque devraient être les mêmes. Les résultats de l’exploration fonctionnelle hépatique ne sont habituellement pas des prédicteurs fiables des altérations histologiques chez cette population de patients.
Dans la polyarthrite rhumatoïde, le fait de recevoir le tout premier traitement par le méthotrexate à un âge avancé constitue un facteur de risque d’hépatotoxicité, de même que la prolongation du traitement. Comme des anomalies persistantes des résultats de l’exploration fonctionnelle hépatique peuvent précéder l’apparition d’une fibrose ou d’une cirrhose dans cette population, les patients atteints de polyarthrite rhumatoïde qui reçoivent Méthotrexate sodique injectable doivent subir des tests hépatiques au départ et à intervalles de 4 à 8 semaines. Une biopsie du foie doit être effectuée avant le traitement chez les patients qui ont des antécédents de consommation abusive d’alcool, qui présentent des anomalies persistantes des paramètres de la fonction hépatique ou encore qui souffrent d’hépatite B ou C chronique. Pendant le traitement, il faut effectuer une biopsie du foie si les résultats de l’exploration fonctionnelle hépatique demeurent continuellement anormaux ou si l’albuminémie descend en dessous de la normale (dans les cas de polyarthrite rhumatoïde bien maîtrisée).
Si les résultats d’une biopsie hépatique montrent de légères modifications (de grade I, II ou IIIa de Roenigk), on peut poursuivre le traitement par Méthotrexate sodique injectable, tout en surveillant l’état du patient selon les recommandations énoncées ci-dessus. Par contre, le traitement doit être interrompu si les résultats de l’exploration fonctionnelle hépatique sont constamment anormaux et que le patient refuse de subir une biopsie du foie, ou encore si la biopsie indique des lésions modérées ou graves (grade IIIb ou IV de Roenigk).
On a fait état d’une expérience combinée menée chez 217 patients atteints de polyarthrite rhumatoïde dont la biopsie du foie a été effectuée avant et pendant le traitement (après une dose cumulative d’au moins 1500 mg) et chez 714 patients dont la biopsie n’a été effectuée que pendant le traitement. On a constaté 64 cas (7 %) de fibrose et un cas (0,1 %) de cirrhose. Sur les 64 cas de fibrose, 60 ont été déclarés bénins. L’affinité tinctoriale de la réticuline étant plus élevée en début de fibrose, le nombre de cas pourrait être plus élevé en cas de coloration à ce stade. On ignore si un emploi plus prolongé du méthotrexate exposerait davantage le patient.
Système immunitaire
Méthotrexate sodique injectable doit être employé avec extrême prudence en présence d’infection évolutive, et il est contre-indiqué chez les patients présentant un syndrome d’immunodéficience manifeste ou objectivé par des résultats de laboratoire (voir 2 CONTRE-INDICATIONS).
Il se peut que l’immunisation soit inefficace si elle est effectuée pendant un traitement par le méthotrexate. L’immunisation au moyen de vaccins à virus vivants n’est généralement pas recommandée. De rares cas d’hypogammaglobulinémie ont été signalés.
Surveillance et épreuves de laboratoire
Généralités : Les patients traités par Méthotrexate sodique injectable doivent être informés des signes et des symptômes précoces de toxicité et faire l’objet d’une surveillance attentive visant à déceler promptement tout effet toxique. La surveillance de la concentration sérique de méthotrexate peut considérablement réduire la toxicité et la mortalité parce qu’elle permet l’ajustement des doses de méthotrexate et la mise en œuvre de mesures de sauvetage appropriées. Comme ils ont tendance à présenter des taux élevés ou prolongés de méthotrexate, les patients auraient avantage à être soumis à une surveillance systématique des taux sanguins s’ils présentent une prédisposition aux troubles suivants : épanchement pleural, ascite, obstruction des voies gastro-intestinales, traitement antérieur par cisplatine, déshydratation, acidurie et insuffisance rénale. La clairance du méthotrexate peut aussi être lente chez certains patients en l’absence des troubles indiqués ci-dessus. Il est important de déceler ces cas en l’espace de 48 heures, car la toxicité du méthotrexate peut être irréversible si la leucovorine comme antidote électif n’est pas administrée dans un délai de 42 à 48 heures.
La méthode de surveillance des concentrations de méthotrexate doit comprendre le dosage du méthotrexate après 24, 48 ou 72 heures et une évaluation de la vitesse de diminution des concentrations de cette substance (pour déterminer jusqu’à quand il est recommandé de continuer l’administration de la leucovorine).
L’évaluation initiale doit comporter un hémogramme comprenant la formule leucocytaire et la numération plaquettaire, la mesure des enzymes hépatiques, l’exploration fonctionnelle rénale et une radiographie thoracique. Il est également conseillé de surveiller le patient plus fréquemment lors de l’administration de la dose initiale ou d’une modification de la posologie, ou encore lorsqu’il y a risque d’augmentation des concentrations sanguines de méthotrexate (p. ex. en période de déshydratation).
Pendant le traitement de la polyarthrite rhumatoïde et du psoriasis, il convient de surveiller :
- Fonction hématologique : On recommande d’effectuer des analyses sanguines au moins une fois par mois.
Fonction hépatique : Il n’est pas nécessaire d’effectuer systématiquement une biopsie du foie avant un traitement par Méthotrexate sodique injectable. On recommande cependant d’effectuer une exploration fonctionnelle hépatique avant le début du traitement et de mesurer les paramètres hépatiques tous les un à deux mois aux fins de surveillance. On n’a pas établi de lien entre l’obtention de résultats anormaux des épreuves de la fonction hépatique et la fibrose ou la cirrhose du foie. Des anomalies transitoires de la fonction hépatique sont fréquemment observées après l’administration du méthotrexate et, en général, elles ne justifient pas une modification du traitement.
- avant l’administration d’une dose du médicament peut être un signe de toxicité hépatique grave, de même qu’une diminution de l’albumine sérique. Le cas échéant, une évaluation s’impose.
- Fonction rénale : La fonction rénale doit être surveillée tous les un à deux mois.
- Appareil respiratoire : L’exploration fonctionnelle pulmonaire peut être utile si l’on soupçonne la présence d’une pneumopathie induite par le méthotrexate (p. ex. une pneumonie interstitielle) en particulier si l’on connaît les valeurs initiales.
Durant le traitement d’une maladie néoplasique :
Une surveillance hématologique, hépatique, rénale et respiratoire plus fréquente qu’à l’accoutumée est habituellement indiquée pendant un traitement antinéoplasique.
Neurologie
Des cas de leucoencéphalopathie ont été signalés après l’administration intraveineuse de méthotrexate chez des patients qui avaient subi une radiothérapie craniospinale. Des cas de neurotoxicité grave, se manifestant souvent sous forme de crises focales ou généralisées, ont été signalés à une fréquence plus élevée que celle à laquelle on se serait attendu chez des enfants atteints de leucémie lymphoblastique aiguë qui recevaient du méthotrexate par voie intraveineuse (1 g/m2). L’imagerie diagnostique a souvent révélé une leucoencéphalopathie et/ou des calcifications micro-angiopathiques chez les patients symptomatiques.
Des cas de leucoencéphalopathie chronique ont également été signalés chez des patients atteints d’un ostéosarcome ayant reçu à plusieurs reprises des doses élevées de méthotrexate avec traitement de secours par la leucovorine, même en l’absence d’antécédents de radiothérapie crânienne. Des cas de leucoencéphalopathie ont également été signalés après l’administration de faibles doses de méthotrexate par voie orale (4 à 8 mg/semaine) à des patients atteints de polyarthrite rhumatoïde ou de rhumatisme psoriasique.
L’interruption de Méthotrexate sodique injectable ne donne pas toujours lieu à un rétablissement complet.
Un syndrome neurologique aigu transitoire a été observé chez des patients traités avec des schémas posologiques comportant des doses élevées. Les manifestations de ce trouble neurologique comprennent des comportements anormaux, des signes sensorimoteurs en foyer, y compris la cécité transitoire, et des réflexes anormaux. La cause exacte de ces manifestations est inconnue.
Les effets toxiques de l’administration intrathécale de méthotrexate sur le système nerveux central peuvent être classés ainsi : arachnoïdite dite chimique, se manifestant par des symptômes tels que céphalées, dorsalgie, rigidité cervicale et fièvre ; parésie, généralement temporaire, se manifestant par une paraplégie associée à l’atteinte d’une ou de plusieurs racines nerveuses rachidiennes ; leucoencéphalopathie, se manifestant par de la confusion, de l’irritabilité, de la somnolence, de l’ataxie, de la démence et, parfois, par des convulsions marquées.
L’administration intraveineuse de méthotrexate peut en outre entraîner une encéphalite aiguë et une encéphalopathie aiguë potentiellement mortelles.
Les cas d’effets secondaires neurologiques graves, qui allaient de la céphalée au coma en passant par la paralysie et le pseudo-accident vasculaire cérébral, ont surtout été signalés chez des enfants et des adolescents qui avaient reçu du méthotrexate en concomitance avec de la cytarabine administrée par voie intraveineuse.
Leucoencéphalopathie multifocale progressive (LEMP) : Des cas de LEMP, dont certains mortels, ont été signalés à la suite de l’utilisation du méthotrexate. La LEMP est une affection démyélinisante rare et souvent mortelle, attribuée à la présence du virus de John Cunningham dans le cerveau et à sa réactivation chez les personnes dont le système immunitaire est affaibli. En cas d’apparition ou d’aggravation de signes ou de symptômes neurologiques, cognitifs ou comportementaux, le professionnel de la santé doit envisager la possibilité d’une LEMP et prendre des mesures diagnostiques appropriées. Si l’on soupçonne la présence d’une LEMP, il faut suspendre l’administration ultérieure du méthotrexate. Si le diagnostic est confirmé, le traitement par le méthotrexate doit être interrompu définitivement.
Fonction rénale
Le méthotrexate est contre-indiqué chez les patients atteints d’insuffisance rénale grave, y compris l’insuffisance rénale terminale, dialysés ou non (voir 2 CONTRE-INDICATIONS et 4.2 Dose recommandée et ajustement posologique – Populations et cas particuliers). Le traitement par le méthotrexate doit être instauré avec une extrême prudence et les doses administrées doivent être plus faibles chez les patients atteints d’insuffisance rénale légère ou modérée, car cette affection prolonge la période d’élimination du méthotrexate. En outre, le méthotrexate peut causer des lésions rénales susceptibles de mener à une insuffisance rénale aiguë. L’administration de doses élevées dans le traitement de l’ostéosarcome peut causer des lésions rénales entraînant une insuffisance aiguë de la fonction de cet organe.
La néphrotoxicité du médicament est due principalement à la précipitation du méthotrexate et de son métabolite 7-hydroxylé dans les tubules rénaux. Pour que l’administration du médicament soit sans danger, il faut surveiller la fonction rénale de près — en procédant notamment au dosage sérique du méthotrexate et de la créatinine —, puis hydrater le patient adéquatement et alcaliniser ses urines.
Des cas de néphrite ont été signalés lors de l’emploi du médicament chez des patients atteints de polyarthrite rhumatoïde ayant subi une anesthésie par protoxyde d’azote (voir 2 CONTRE-INDICATIONS et 9.4 Interactions médicament-médicament).
Santé reproductive
Fertilité : Une baisse de la fécondité, une oligospermie et des troubles menstruels dus au méthotrexate ont été signalés pendant l’administration du médicament ainsi que pendant une certaine période après la fin du traitement chez l’être humain. Le méthotrexate est toxique pour l’embryon, provoque l’avortement et entraîne des anomalies fœtales chez l’être humain.
Toute grossesse doit être évitée si l’un ou l’autre des partenaires reçoit Méthotrexate sodique injectable. L’intervalle optimal entre l’interruption du traitement chez l’un ou l’autre partenaire et le début de la grossesse n’a pas été établi. Dans les publications médicales, la période recommandée varie entre 3 mois et 1 an. Le risque que pose Méthotrexate sodique injectable pour la procréation doit être abordé autant avec le partenaire masculin qu’avec le partenaire féminin (voir 2 CONTRE-INDICATIONS, 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES et 7.1.1 Grossesse).
Appareil respiratoire
Signalée chez certains patients ayant reçu de faibles doses, la pneumopathie induite par le méthotrexate, qui comprend la pneumopathie interstitielle aiguë ou chronique, constitue une lésion potentiellement dangereuse qui peut survenir à tout moment pendant le traitement. Cette lésion n’est pas toujours entièrement réversible et des décès ont été signalés. Des cas d’épanchement pleural, accompagné ou non de pneumonie interstitielle, ont aussi été signalés à différents moments pendant un traitement à faibles doses. L’apparition de symptômes pulmonaires (en particulier une toux sèche non productive) ou d’une pneumopathie non spécifique au cours d’un traitement par le méthotrexate peut être le signe d’une lésion potentiellement dangereuse nécessitant l’interruption du traitement et un examen approfondi. Bien que les signes cliniques de la pneumopathie induite par le méthotrexate soient variables, les patients qui en sont atteints présentent généralement de la fièvre, de la toux, de la dyspnée, une hypoxémie et une infiltration visible sur les radiographies ; l’infection (dont la pneumonie) doit être exclue. Cette lésion peut survenir à n’importe quelle dose.
Des infections opportunistes potentiellement mortelles, en particulier la pneumonie à Pneumocystis carinii, peuvent également se manifester. Par conséquent, la présence de symptômes pulmonaires doit faire songer à la possibilité d’une pneumonie à Pneumocystis carinii.
On a signalé des cas d’hémorragie alvéolaire durant l’emploi de méthotrexate. Cette manifestation pourrait également être associée à la vascularite ou à d’autres affections concomitantes. Si l’on soupçonne une hémorragie alvéolaire, on doit effectuer des évaluations sans délai afin de confirmer le diagnostic.
Dermatologie
Des réactions dermatologiques graves parfois mortelles, incluant l’érythrodermie bulleuse avec épidermolyse (syndrome de Lyell), le syndrome de Stevens-Johnson, la dermatite exfoliative, la nécrose de la peau et l’érythème multiforme, ont été signalées chez des enfants et des adultes dans les jours ayant suivi l’administration de méthotrexate par voie orale, intramusculaire ou intraveineuse. Ces réactions ont été observées après l’administration de méthotrexate en doses unique ou multiples, faibles, intermédiaires ou élevées chez des patients atteints de maladies néoplasiques, de polyarthrite rhumatoïde ou de psoriasis. On a signalé le rétablissement des patients à l’arrêt du traitement.
Les lésions psoriasiques peuvent être aggravées par l’exposition concomitante aux rayons ultraviolets. L’emploi du méthotrexate peut raviver une dermatite postradique et un érythème solaire.
7.1 Cas particuliers
7.1.1 Grossesse
Méthotrexate sodique injectable est contre-indiqué chez les patientes enceintes atteintes de psoriasis ou de polyarthrite rhumatoïde (voir 2 CONTRE-INDICATIONS et 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES) et ne devrait être employé dans le traitement de maladies néoplasiques que si les avantages potentiels l’emportent sur les risques encourus par le fœtus. Des cas de baisse de la fécondité, d’oligospermie et de troubles menstruels occasionnés par le méthotrexate chez l’humain ont été signalés pendant le traitement et durant une courte période après l’arrêt du traitement. Le méthotrexate peut causer la mort fœtale, l’embryotoxicité, un avortement et des effets tératogènes lorsqu’il est administré à une femme enceinte.
Méthotrexate sodique injectable est contre-indiqué chez les femmes en âge de procréer, tant et aussi longtemps que la grossesse n’a pas été exclue, et on devrait informer les patientes des risques graves que pourrait courir le fœtus si elles devenaient enceintes au cours du traitement (voir 2 CONTRE-INDICATIONS). Il faut éviter la grossesse si l’un des partenaires reçoit du méthotrexate. L’intervalle optimal entre l’interruption du traitement chez l’un ou l’autre des partenaires et le début de la grossesse n’a pas été clairement établi. Selon les sources, l’intervalle recommandé dans la documentation médicale varie de 3 mois à 1 an. Le risque d’effets néfastes liés à la reproduction devrait faire l’objet d’une discussion avec les patients traités par Méthotrexate sodique injectable, tant les hommes que les femmes.
7.1.2 Allaitement
Méthotrexate sodique injectable est contre-indiqué chez la mère qui allaite en raison de la possibilité de réactions indésirables graves chez le nourrisson allaité.
7.1.3 Enfants
Enfants (< 18 ans) : Sauf en ce qui a trait à la chimiothérapie anticancéreuse, l’innocuité et l’efficacité du méthotrexate n’ont pas été établies chez les enfants. Par conséquent, Méthotrexate sodique injectable ne doit pas être administré à titre d’ARMM chez les enfants.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : La pharmacologie clinique du méthotrexate n’a pas été étudiée à fond chez les personnes âgées. Compte tenu de la diminution des fonctions hépatique et rénale chez les personnes âgées, et vu la diminution des réserves de folates chez ces patients, on doit envisager l’administration de doses relativement faibles de méthotrexate chez les patients de ce groupe d’âge. Des effets toxiques mortels sont survenus, notamment chez des patients âgés, quand le méthotrexate était pris par inadvertance une fois par jour plutôt qu’une fois par semaine. On doit assurer une surveillance étroite des patients âgés afin de déceler tôt tout signe de toxicité hépatique, médullaire ou rénale.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
En règle générale, la fréquence et la gravité des effets indésirables sont liées à la dose, à la fréquence d’administration et à la durée de l’exposition des organes cibles à de fortes concentrations sanguines de méthotrexate. Les réactions les plus graves sont présentées sous 7 MISES EN GARDE ET PRÉCAUTIONS. Les effets secondaires les plus courants sont la stomatite ulcéreuse, la leucopénie, les nausées et la gêne abdominale. Parmi les autres effets secondaires signalés fréquemment, on note des malaises, une fatigue excessive, des frissons et de la fièvre, des étourdissements et une résistance moindre aux infections.
L’ulcération de la muqueuse buccale constitue généralement le premier signe de toxicité.
Le tableau 9 présente un aperçu des effets indésirables observés à la suite de l’utilisation du méthotrexate.
Tableau 9 — Effets indésirables pour un organe donné
| Troubles sanguins et lymphatiques | On a observé des cas de leucopénie, d’anémie, d’anémie aplasique, de thrombopénie, de pancytopénie, d’agranulocytose, de lymphadénopathie et de troubles lymphoprolifératifs (comprenant des cas réversibles), de neutropénie et d’éosinophilie. |
|---|---|
| Troubles cardiaques | Péricardite et épanchement péricardique (lésions cardiaques, dans de rares cas). |
| Troubles oculaires | Conjonctivite, vision floue, autres modifications visuelles importantes d’étiologie inconnue et diminution de l’acuité visuelle ou cécité transitoire. |
| Troubles gastro- intestinaux | Gingivite, stomatite, entérite, anorexie, nausées, vomissements, diarrhée, hématémèse, méléna, ulcère gastro-intestinal, hémorragie gastro-intestinale, pancréatite, perforation intestinale, péritonite non infectieuse, glossite. |
|---|---|
| Troubles généraux et réactions au point d’administration | Réactions anaphylactoïdes, vasculite, fièvre, réaction au point d’injection, nécrose au point d’injection, conjonctivite, infection, septicémie, nodulose, hypogammaglobulinémie et mort subite. |
| Troubles hépatobiliaires | Hépatotoxicité, hépatite aiguë, fibrose chronique et cirrhose, diminution de l’albuminémie, élévations des taux d’enzymes hépatiques et insuffisance hépatique. |
| Infections | On a rapporté d’autres infections, dont la nocardiose, l’histoplasmose, la cryptococcose, l’herpès disséminé et l’infection à cytomégalovirus, y compris la pneumonie. |
| Troubles du métabolisme et de la nutrition | Diabète. |
| Troubles des tissus musculaires, conjonctifs ou osseux | Fractures de stress, nécrose des tissus mous, ostéonécrose, arthralgie, myalgie et ostéoporose. |
| Néoplasmes bénins, malins ou non spécifiés (y compris kystes et polypes) | Syndrome de lyse tumorale, lymphomes malins. |
| Troubles du système nerveux | Augmentation de la pression du liquide céphalorachidien, neurotoxicité, arachnoïdite, paresthésie, céphalées, étourdissements, somnolence et troubles de langage, y compris la dysarthrie et l’aphasie ; hémiparésie, parésie et convulsions. Après l’administration de doses faibles, on a signalé à l’occasion de subtils troubles cognitifs transitoires, un changement d’humeur ou des sensations inhabituelles dans le crâne, une leucoencéphalopathie ou une encéphalopathie. |
| Troubles rénaux et urinaires | Insuffisance rénale, néphropathie ou insuffisance rénale grave, azotémie, dysurie, cystite, hématurie, dysfonction urogénitale. On a aussi observé des cas de protéinurie. |
| Troubles de l’appareil reproducteur et des seins | Oogenèse ou spermatogenèse déficientes, oligospermie transitoire, troubles menstruels, pertes vaginales et gynécomastie ; stérilité, avortement, anomalies fœtales, |
| perte de libido ou impuissance. | |
| Troubles respiratoires, thoraciques et médiastinaux | Pneumonie, alvéolite/pneumonie interstitielle souvent associée à une éosinophilie, fibrose pulmonaire, pneumonie à Pneumocystis carinii, épanchement pleural. À l’occasion : dyspnée, douleur thoracique, hypoxie, fibrose respiratoire, pharyngite, bronchopneumopathie chronique obstructive, alvéolite et hémorragie alvéolaire. |
|---|---|
| Troubles cutanés | Érythème, prurit, photosensibilité, pétéchies, perte de cheveux, nécrose cutanée, dermatite exfoliatrice, érosion douloureuse des plaques psoriasiques, zona, vasculite, urticaire, changements de pigmentation, acné, ecchymoses, syndrome de Stevens-Johnson, érythrodermie bulleuse avec épidermolyse (syndrome de Lyell), furonculose et télangiectasie. Toxidermie avec éosinophilie et symptômes généraux. |
| Troubles vasculaires | Hypotension et cas de thromboembolie (comprenant thrombose artérielle, thrombose cérébrale, thrombose veineuse profonde, thrombose veineuse rétinienne, thrombophlébite et embolie pulmonaire), vasculite. |
Effets indésirables signalés dans les cas de polyarthrite rhumatoïde :
- Alopécie (fréquent)
- Diarrhée (fréquent)
- Étourdissements (fréquent)
- Enzymes hépatiques élevées (très fréquent)
- Leucopénie (fréquent)
- Nausées/vomissements (très fréquent)
- Pancytopénie (fréquent)
- Éruption cutanée/prurit/dermatite (fréquent)
- Stomatite (fréquent)
- Thrombopénie (fréquent)
Effets indésirables dans les cas de psoriasis
La fréquence des effets indésirables signalés est très proche de celle des effets observés dans les cas de polyarthrite rhumatoïde. Dans de rares cas, on peut observer des érosions douloureuses de plaques psoriasiques.
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Voir 7 MISES EN GARDE ET PRÉCAUTIONS – Surveillance et épreuves de laboratoire.
8.5 Effets indésirables signalés après la commercialisation
Comme ces réactions ont été signalées volontairement, à partir d’une population dont on ne connaît pas la taille exacte, on ne peut généralement pas estimer leur fréquence avec précision ni déterminer s’il y a une relation causale avec l’exposition au médicament.
Les effets indésirables suivants ont également été rapportés dans le cadre de la pharmacovigilance sur le méthotrexate :
Tableau 10 — Effets indésirables observés après la commercialisation
| Infections et infestations | Infections (y compris des cas de septicémie mortelle), pneumonie, pneumonie à Pneumocystis carinii, nocardiose, histoplasmose, cryptococcose, zona, hépatite herpétique, herpès disséminé, infection à cytomégalovirus (y compris la pneumonie à cytomégalovirus), réactivation d’une infection par le virus de l’hépatite B et aggravation d’une hépatite C. |
| Troubles de l’appareil reproducteur et des seins | Dysfonction urogénitale. |
| Troubles de la fonction visuelle | Diminution de l’acuité visuelle/cécité transitoire. |
| Troubles de la peau et des tissus sous-cutanés | Toxidermie avec éosinophilie et symptômes généraux, dermatite, pétéchies. |
| Troubles des tissus musculaires, conjonctifs ou osseux | Ostéonécrose |
| Troubles du système nerveux | Élévation de la pression du liquide céphalorachidien, neurotoxicité, arachnoïdite, paraplégie, stupeur, ataxie, démence, étourdissements, paresthésie. |
| Troubles endocriniens | Diabète. |
| Troubles gastro-intestinaux | Perforation intestinale, péritonite non infectieuse, glossite, nausées, pancréatite. |
| Troubles généraux et réactions au point d’administration | Pyrexie, frissons, malaise, fatigue, réaction au point d’injection, nécrose au point d’injection, réactions anaphylactiques. |
| Troubles hépatobiliaires | Insuffisance hépatique. |
| Troubles prénataux, périnataux et puerpéraux | Mort fœtale, avortement |
| Troubles rénaux et urinaires | Protéinurie |
| Troubles respiratoires, thoraciques et médiastinaux | Pneumonie interstitielle chronique, alvéolite, dyspnée, douleur thoracique, hypoxie, toux, épanchement pleural. |
| Troubles sanguins et lymphatiques | Agranulocytose, pancytopénie, leucopénie, neutropénie, lymphadénopathie et troubles lymphoprolifératifs (comprenant des cas réversibles), éosinophilie, anémie mégaloblastique, thrombose d’une veine rénale, lymphome, anémie aplasique, hypogammaglobulinémie. |
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves L’anesthésie par protoxyde d’azote est contre-indiquée pendant un traitement par le méthotrexate (voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS – Fonction rénale et 9.4 Interactions médicament-médicament). |
|---|
9.2 Aperçu des interactions médicamenteuses
Le méthotrexate se trouve en concurrence avec des folates réduits pour ce qui est du transport actif à travers les membranes par un processus de transport actif à un seul vecteur. Une insuffisance rénale ainsi que l’emploi concomitant d’autres médicaments, comme des acides organiques faibles qui subissent également une sécrétion tubulaire, peuvent augmenter considérablement les concentrations sériques de méthotrexate. Des études menées en laboratoire démontrent que différents composés, tels que les sulfamides, les salicylates, les tétracyclines, le chloramphénicol et la phénytoïne, peuvent déplacer le méthotrexate de sa liaison avec l’albumine plasmatique.
9.3 Interactions médicament-comportement
La consommation d’alcool en concomitance avec le traitement par Méthotrexate injectable est contre-indiquée (voir 2 CONTRE-INDICATIONS). Les effets du tabagisme sur la pharmacocinétique du méthotrexate n’ont pas fait l’objet d’études spécifiques.
9.4 Interactions médicament-médicament
Tableau 11 — Interactions médicament-médicament potentielles ou établies
| Dénomination | Source | Effet | Commentaire |
|---|
| commune | de preuve | clinique | |
|---|---|---|---|
| Amiodarone | É | L’administration d’amiodarone à des patients recevant du méthotrexate pour le traitement d’un psoriasis a entraîné l’ulcération de lésions cutanées. | Employer avec prudence. |
| L-asparaginase | É | On a observé que la L-asparaginase s’oppose aux effets du méthotrexate. | Employer avec prudence. |
| Ciprofloxacine | T | Le transport par les tubules rénaux est diminué en présence de ciprofloxacine. | L’emploi de ce médicament en concomitance avec Méthotrexate sodique injectable commande une surveillance étroite des concentrations sériques de méthotrexate et de la fonction rénale. |
| Cytarabine et autres agents cytotoxiques | É | Des cas de réactions indésirables neurologiques graves ont été signalés chez des patients ayant reçu du méthotrexate en association avec de la cytarabine intraveineuse. Voir 7 MISES EN GARDE ET PRÉCAUTIONS – Neurologie. L’administration concomitante de méthotrexate et d’autres agents cytotoxiques n’a pas fait l’objet d’études ; une telle administration pourrait faire augmenter la fréquence des effets indésirables. | Faire preuve de prudence en cas d’administration concomitante d’agents cytotoxiques et de Méthotrexate sodique injectable. |
| Antirhumatismau x modificateurs de la maladie (ARMM) | T | L’administration concomitante de méthotrexate et de sels d’or, de pénicillamine, d’hydroxychloroquine ou de sulfasalazine n’a pas fait l’objet d’études ; elle pourrait augmenter la fréquence des effets indésirables. | Employer avec prudence. |
| Diurétiques | É | On a observé une suppression de la moelle osseuse et une diminution des taux de folates à la suite de l’administration concomitante de triamtérène et de méthotrexate. | Employer avec prudence. |
|---|---|---|---|
| Médicaments se liant dans une grande proportion aux protéines plasmatiques, tels que : sulfonylurées, acide aminobenzoïque, salicylates, phénylbutazone, phenytoïne, sulfamides, certains antibiotiques, tels les pénicillines, la tétracycline, la pristinamycine, le probénécide et le chloramphénicol | T | Le méthotrexate se lie partiellement à l’albumine sérique, aussi sa toxicité peut-elle augmenter en raison de déplacement causé par d’autres médicaments fortement liés aux protéines plasmatiques. | Employer avec prudence. |
| Hepatotoxines, telles que le léflunomide, l’azathioprine, la sulfasalazine, les rétinoïdes | É | On n’a pas évalué si le risque d’hépatotoxicité est plus élevé lorsque le méthotrexate est administré en concomitance avec d’autres agents hépatotoxiques, mais des réactions hépatotoxiques ont été signalées dans de tels cas. | Surveiller de près l’augmentation possible du risque d’hépatotoxicité chez les patients qui reçoivent Méthotrexate sodique injectable en concomitance avec d’autres agents potentiellement hépatotoxiques. |
| Léflunomide | T | L’administration de méthotrexate en association avec du léflunomide peut augmenter le | Employer avec prudence. |
| risque de pancytopénie. | |||
| Mercaptopurine | T | Le méthotrexate fait augmenter les concentrations plasmatiques de mercaptopurine. | Un ajustement posologique peut s’avérer nécessaire en cas d’administration concomitante de Méthotrexate sodique injectable et de mercaptopurine. |
|---|---|---|---|
| Médicaments néphrotoxiques, tels que le cisplatine, les aminosides, l’amphotéricine B et la cyclosporine | T | Le cisplatine diminue la clairance du méthotrexate. Bien qu’aucun document n’en fasse état, d’autres médicaments néphrotoxiques pourraient théoriquement accroître la toxicité du méthotrexate en en diminuant l’élimination. | Faire preuve de prudence en cas d’administration de fortes doses de Méthotrexate sodique injectable en concomitance avec un agent chimiothérapeutique potentiellement néphrotoxique dans le traitement de l’ostéosarcome. Employer avec prudence. |
| Protoxyde d’azote | É | L’anesthésie par protoxyde d’azote potentialise les effets du méthotrexate sur le métabolisme des folates, ce qui provoque une augmentation de la toxicité se traduisant par exemple par une myélodépression grave et imprévisible, une stomatite, une neurotoxicité (à la suite de l’administration intrathécale du méthotrexate) et une néphrite (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS – Fonction rénale). | En cas d’administration accidentelle, un traitement de sauvetage par la leucovorine peut permettre d’atténuer cet effet. |
| Anti-inflammatoires non stéroïdiens (AINS) | É, EC | L’administration d’AINS en concomitance avec de fortes doses de méthotrexate a entraîné une hausse prolongée des concentrations sériques de méthotrexate sodique, | On ne doit pas administrer d’AINS pendant un traitement par du méthotrexate à doses élevées, ni avant non |
| provoquant une toxicité hématologique (dont la dépression médullaire et l’anémie aplasique) et gastro-intestinale ayant entraîné la mort. Ces médicaments, a-t-on signalé, réduisent la sécrétion tubulaire du méthotrexate dans un modèle animal, et peuvent accroître sa toxicité en en augmentant les taux. Le risque d’augmentation de la toxicité du méthotrexate par suite de l’utilisation concomitante d’AINS, dont les salicylates, dans le traitement de la polyarthrite rhumatoïde n’a pas été entièrement exploré. Malgré les interactions potentielles, aucun inconvénient apparent n’a été observé dans les études, qui comprenaient généralement l’administration concomitante de doses constantes d’AINS. Il faut cependant remarquer que les doses utilisées pour le traitement de la polyarthrite rhumatoïde (7,5 à 15 mg/semaine) sont un peu plus faibles que celles employées chez les patients atteints de psoriasis. L’administration de doses plus élevées pourrait entraîner une toxicité. | plus. Faire preuve de prudence en cas d’administration d’AINS, dont les salicylates, en concomitance avec de faibles doses de Méthotrexate sodique injectable. |
| Antibiotiques oraux, tels que la tétracycline, le chloramphénicol et les antibiotiques non absorbables à large spectre | |
|---|---|
| É, T | |
| En inhibant la flore intestinale et en supprimant le métabolisme du médicament par les bactéries, les antibiotiques oraux peuvent réduire l’absorption intestinale du méthotrexate ou en perturber la circulation entérohépatique. La néomycine, la polymyxine B, la nystatine et la vancomycine diminuent l’absorption du | Employer avec prudence. |
méthotrexate, tandis que la kanamycine l’augmente. De rares cas de dépression médullaire ont été signalés chez des patients ayant reçu du méthotrexate en concomitance avec l’association triméthoprime/sulfaméthoxazole , résultat probablement attribuable à la diminution de la sécrétion tubulaire et/ou à un effet antifolates additif. | |||
| Culots globulaires | É, EC | On a observé une augmentation de la toxicité chez les patients ayant reçu une perfusion de méthotrexate sur 24 heures et des transfusions subséquentes, probablement en raison des concentrations sériques élevées de méthotrexate pendant une période prolongée. | La prudence est de mise lorsque des globules rouges concentrés (culot globulaire) et Méthotrexate sodique injectable sont administrés simultanément. |
|---|---|---|---|
| Pénicillines et sulfamides | É, EC, T | Les pénicillines et les sulfamides peuvent diminuer la clairance rénale du méthotrexate ; des cas de toxicité hématologique et gastro-intestinale ont été observés par suite de l’administration de ces agents en association avec le méthotrexate. | Employer avec prudence. |
| Probénécide | T | Le probénécide diminue le transport du méthotrexate par les tubules rénaux. | L’emploi de ce médicament en concomitance avec Méthotrexate sodique injectable commande une surveillance étroite des concentrations sériques de méthotrexate et de la fonction rénale. |
| Inhibiteurs de la pompe à protons (IPP) tels que l’oméprazole, | É, EC | Des rapports de cas et des comptes rendus d’études pharmacocinétiques de population laissent penser que | Il faut user de prudence lorsqu’on administre des doses élevées de |
| l’ésoméprazole et le pantoprazole | l’utilisation conjointe de certains IPP et de méthotrexate (surtout à doses élevées) peut causer une élévation des concentrations sériques de méthotrexate et/ou de l’un de ses métabolites, le 7-hydrométhotrexate, ainsi que le maintien prolongé de ces concentrations élevées, ce qui pourrait entraîner la survenue de manifestations toxiques du méthotrexate. On a observé entre autres deux cas où l’élimination du méthotrexate a été retardée après l’administration conjointe de méthotrexate à doses élevées et d’un IPP, mais une telle interaction n’a pas été observée entre le méthotrexate et la ranitidine. Toutefois, aucune étude formelle n’a été menée en vue de déterminer les interactions médicamenteuses entre le méthotrexate et la ranitidine. | méthotrexate à des patients recevant des IPP. L’utilisation concomitante d’IPP et de méthotrexate à des doses élevées doit être évitée, en particulier chez les patients atteints d’insuffisance rénale. | |
|---|---|---|---|
| PUVAthérapie (psoralène et rayons ultraviolets A) | É | On a signalé des cas de cancers de la peau chez des patients atteints de psoriasis ou de mycosis fongoïde (un lymphome T cutané) recevant du méthotrexate et une PUVAthérapie. | Employer avec prudence. |
| Radiothérapie | É | L’administration de méthotrexate en concomitance avec la radiothérapie peut augmenter le risque de nécrose des tissus mous ou d’ostéonécrose. | Employer avec prudence. |
| Théophylline | T | Le méthotrexate peut diminuer la clairance de la théophylline. | Surveiller les taux de théophylline en cas d’utilisation concomitante avec Méthotrexate sodique injectable. |
| Vitamines, telles que l’acide folique ou l’acide folinique | T | Les préparations vitaminiques contenant de l’acide folique ou de ses dérivés peuvent atténuer la réponse au méthotrexate. Des études préliminaires menées chez l’animal et chez l’être humain ont montré que de petites quantités de leucovorine administrée par voie intraveineuse pénètrent dans le liquide céphalorachidien, principalement sous forme de 5-méthyltétrahydrofolate et, chez l’humain, demeurent de 1 à 3 fois plus faibles que les concentrations habituelles de méthotrexate obtenues à la suite de l’administration intrathécale. Cependant, à fortes doses, la leucovorine peut réduire l’efficacité du méthotrexate administré par voie intrathécale. Chez les patients atteints de polyarthrite rhumatoïde ou de psoriasis, l’administration d’acide folique ou d’acide folinique peut réduire les effets toxiques du méthotrexate, tels que les symptômes gastro-intestinaux, la stomatite, l’alopécie et la hausse des enzymes hépatiques. Les états de carence en folates peuvent accentuer la toxicité du méthotrexate. | Avant de prescrire la prise d’un supplément de folates, on conseille de vérifier les taux de vitamine B12, en particulier chez les adultes de plus de 50 ans, car l’administration de folates peut masquer les symptômes de carence en vitamine B12. |
|---|
Légende : É = Étude de cas ; EC = Essai clinique ; T = Interaction théorique
9.5 Interactions médicament-aliments
On n’a pas établi s’il existe des interactions entre ce médicament et les aliments.
9.6 Interactions médicament-plantes médicinales
On n’a pas établi s’il existe des interactions entre ce médicament et les plantes médicinales.
9.7 Interactions médicament-épreuves de laboratoire
On n’a pas établi s’il existe des interactions entre ce médicament et les épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le méthotrexate est un antagoniste des folates.
Le méthotrexate inhibe la dihydrofolate-réductase, l’enzyme qui réduit l’acide folique en acide tétrahydrofolique. En effet, pour que la biosynthèse des nucléotides puriques et du thymidylate puisse avoir lieu, les réserves intracellulaires de dérivés monocarbonés du tétrahydrofolate doivent être maintenues, ce qui nécessite la régénération du tétrahydrofolate par une réaction catalysée par la dihydrofolate-réductase. L’inhibition de la dihydrofolate-réductase par les antagonistes des folates (méthotrexate) entraîne une carence intracellulaire des réserves de thymidylate et de purines, ce qui mène à une baisse de la synthèse des acides nucléiques. Ainsi le méthotrexate entrave-t-il la synthèse et la réparation de l’ADN, de même que la réplication cellulaire.
Le méthotrexate exerce surtout son action contre les cellules à multiplication rapide, car ses effets cytotoxiques s’exercent principalement pendant la phase S du cycle cellulaire. Or comme la prolifération cellulaire est plus importante dans les tissus malins que dans la plupart des tissus normaux, le méthotrexate pourrait freiner la croissance d’une tumeur maligne sans causer d’atteinte irréversible aux tissus normaux. Par conséquent, les tissus en prolifération active, comme les cellules des tumeurs malignes, la moelle osseuse, les cellules du fœtus, les muqueuses buccale et intestinale et les cellules de la vessie, sont généralement plus sensibles aux effets inhibiteurs du méthotrexate sur la dihydrofolate-réductase.
La cytotoxicité du méthotrexate est due à trois actions importantes : l’inhibition de la dihydrofolate-réductase, l’inhibition de la thymidylate synthétase et la perturbation du transport des folates réduits. Comme la dihydrofolate-réductase possède une affinité beaucoup plus grande pour le méthotrexate que pour l’acide folique ou l’acide dihydrofolique, l’administration concomitante de doses massives d’acide folique ne réduit pas les effets du méthotrexate. Par contre, la leucovorine calcique — un dérivé de l’acide tétrahydrofolique — peut inhiber les effets du méthotrexate si elle est administrée peu après l’agent antinéoplasique. L’administration de doses élevées de méthotrexate, suivie par l’administration de leucovorine comme antidote électif, est une composante du traitement des patients souffrant d’ostéosarcome non métastatique.
À l’origine, l’idée d’administrer des doses élevées de méthotrexate reposait sur le concept de sauvetage sélectif des tissus normaux par la leucovorine. Mais des observations récentes laissent désormais croire que l’administration de doses élevées de méthotrexate peut également permettre de compenser la résistance au méthotrexate causée par une diminution du transport actif, par une réduction de l’affinité de la dihydrofolate-réductase pour le méthotrexate, par une surproduction de la dihydrofolate-réductase découlant d’une amplification du gène codant cette enzyme ou encore par une réduction de la production de polyglutamates. Le mode d’action réel du méthotrexate demeure inconnu.
Le méthotrexate exerce une action immunosuppressive qui pourrait être le résultat de l’inhibition de la multiplication des lymphocytes. Les mécanismes d’action de ce médicament dans le traitement de la polyarthrite rhumatoïde ne sont pas encore élucidés, mais on a avancé l’hypothèse qu’il pourrait exercer des effets immunosuppresseurs et/ou anti-inflammatoires.
Dans le psoriasis, la vitesse de production des cellules épithéliales du tissu cutané est nettement supérieure à celle observée dans la peau normale, différence qui constitue le fondement sur lequel s’appuie l’emploi du méthotrexate pour ralentir l’évolution du psoriasis.
10.2 Pharmacodynamie
Le méthotrexate possède des effets immunodépresseurs et/ou anti-inflammatoires. La pharmacodynamie du méthotrexate varie grandement d’un patient à l’autre, peu importe la voie d’administration ou la maladie traitée.
10.3 Pharmacocinétique
Absorption
En général, le méthotrexate est complètement absorbé à la suite de l’administration parentérale et, après une injection intramusculaire, les concentrations sériques maximales sont atteintes en l’espace de 30 à 60 minutes.
Distribution
Le méthotrexate est largement distribué dans les tissus de l’organisme, et les concentrations les plus élevées sont observées dans les reins, la vésicule biliaire, la rate, le foie et la peau. Dans le sérum, environ 50 % du méthotrexate est lié aux protéines.
Le volume de distribution initial observé après l’administration intraveineuse est d’environ 0,18 L/kg (18 % du poids corporel) et le volume de distribution à l’état d’équilibre est d’environ 0,4 à 0,8 L/kg (40 % à 80 % du poids corporel). Le méthotrexate se trouve en concurrence avec des folates réduits pour ce qui est du transport actif à travers les membranes par un processus de transport actif à un seul vecteur. Passé la concentration sérique de 100 µM, la diffusion passive devient la principale voie par laquelle des concentrations intracellulaires efficaces peuvent être obtenues. Le méthotrexate se lie aux protéines sériques à hauteur d’environ 50 %. Des études menées en laboratoire démontrent que différents composés, tels que les sulfamides, les salicylates, les tétracyclines, le chloramphénicol et la phénytoïne, peuvent déplacer le méthotrexate de sa liaison avec l’albumine plasmatique.
L’administration parentérale de méthotrexate n’entraîne pas l’apparition de concentrations thérapeutiques dans le liquide céphalorachidien, mais l’administration intrathécale permet d’atteindre des concentrations élevées dans ce compartiment.
Métabolisme
À faible dose, le méthotrexate ne semble pas subir un métabolisme important ; après un traitement à doses élevées, le méthotrexate subit un métabolisme hépatique et un métabolisme intracellulaire qui le transforment en polyglutamates, lesquels peuvent être reconvertis en méthotrexate par certaines hydrolases.
Ces polyglutamates agissent comme inhibiteurs de la dihydrofolate réductase et de la thymidylate synthétase. De petites quantités de ces polyglutamates peuvent demeurer dans les tissus pendant une période prolongée. La rétention de ces métabolites actifs varie selon les cellules, les tissus et les tumeurs, et il en va de même pour la prolongation de leurs effets. Aux doses habituellement prescrites, une petite quantité du médicament peut être transformée en 7-hydroxyméthotrexate, métabolite dont l’accumulation peut devenir importante aux doses élevées utilisées dans le traitement de l’ostéosarcome. La solubilité aqueuse du 7-hydroxyméthotrexate est 3 à 5 fois plus faible que celle de la molécule mère.
Élimination
L’excrétion rénale, qui dépend de la dose et de la voie d’administration, est la principale voie d’élimination. La clairance totale est d’en moyenne 12 L/h, avec une variation interindividuelle considérable. Lorsque le sujet ne reçoit qu’une dose par jour, le rein en excrète environ 80 % à 90 % en 24 heures. Par contre, l’administration quotidienne de doses répétées donne lieu à des concentrations sériques plus constantes et à une certaine rétention du méthotrexate au cours de chaque période de 24 heures ; en outre, ce mode d’administration peut produire une accumulation tissulaire du médicament. Les cellules hépatiques semblent retenir une certaine quantité du médicament pendant une période prolongée, même après l’administration d’une seule dose thérapeutique. Une rétention du méthotrexate s’observe en présence d’insuffisance rénale, aussi les concentrations sérique et tissulaires du médicament peuvent-elles augmenter rapidement dans ces conditions. L’administration parentérale de méthotrexate n’entraîne pas l’apparition de concentrations thérapeutiques dans le liquide céphalorachidien, mais au besoin, de fortes concentrations peuvent être atteintes par l’administration intrathécale.
Après administration par voie IV, environ 80 % à 90 % de la dose est excrétée telle quelle dans les urines en 24 heures. L’excrétion biliaire, qui est limitée, représente environ 10 % ou moins de la dose. D’aucuns ont émis l’hypothèse que le méthotrexate subit un cycle entéro-hépatique.
L’excrétion rénale se fait par filtration glomérulaire et sécrétion tubulaire active. Une élimination non linéaire a été observée chez des patients atteints de psoriasis ayant reçu des doses se situant entre 7,5 et 30 mg, phénomène attribuable à une saturation de la réabsorption tubulaire. L’insuffisance rénale peut entraîner une augmentation marquée des concentrations sériques de méthotrexate, tout comme l’administration concomitante de médicaments faiblement acides subissant également une sécrétion tubulaire. On a signalé une excellente corrélation entre la clairance du méthotrexate et la clairance endogène de la créatinine.
Les taux de clairance du méthotrexate varient grandement et diminuent généralement avec l’augmentation des doses. Le retard dans la clairance de ce médicament a été reconnu comme l’une des causes majeures de la toxicité du méthotrexate. En effet, on a postulé que la toxicité du méthotrexate pour les tissus sains dépend davantage de la durée de l’exposition au médicament que de la concentration de pointe obtenue. Lorsqu’une altération de la fonction rénale, l’épanchement dans un troisième espace ou un autre facteur retarde l’élimination du méthotrexate, les concentrations sériques peuvent demeurer élevées pendant de longues périodes.
L’administration de leucovorine calcique durant la phase terminale de l’élimination du méthotrexate hors du plasma réduit la toxicité potentielle causée par l’administration de fortes doses ou par un retard d’élimination. Une surveillance pharmacocinétique des concentrations sériques de méthotrexate peut non seulement aider à identifier les patients chez qui le risque d’intoxication est élevé, mais aussi à ajuster correctement la dose de leucovorine.
Demi-vie
On a signalé une demi-vie terminale d’environ 3 à 10 heures chez les patients traités en raison de psoriasis ou de polyarthrite rhumatoïde et chez ceux ayant reçu un traitement antinéoplasique à faibles doses (moins de 30 mg/m2). Chez les patients qui reçoivent de fortes doses, la demi-vie terminale du méthotrexate est de 8 à 15 heures.
Populations et cas particuliers
- Enfants : Chez les enfants recevant du méthotrexate pour le traitement d’une leucémie lymphoblastique aiguë (de 6,3 à 30 mg/m2), on a observé que la demi-vie d’élimination terminale variait de 0,7 à 5,8 heures.
- Personnes âgées : La pharmacologie clinique du méthotrexate n’a pas été bien étudiée chez les personnes âgées. Étant donné que chez cette population les fonctions hépatique et rénale ainsi que les réserves de folates sont diminuées, des doses relativement faibles du médicament (en particulier dans le traitement de la polyarthrite rhumatoïde et du psoriasis) doivent être envisagées, et on doit assurer une surveillance étroite de ces patients afin de déceler tôt tout signe de toxicité.
- Allaitement : Le méthotrexate a été décelé dans le lait maternel, aussi son administration est-elle contre-indiquée durant la grossesse. Le rapport des concentrations dans le lait maternel aux concentrations dans le sang le plus élevé jamais atteint a été de 0,08 : 1.
Insuffisance hépatique : L’excrétion hépatique du méthotrexate est faible. Toutefois, les cellules hépatiques semblent retenir une certaine quantité de médicament pendant longtemps, même après l’administration d’une seule dose thérapeutique. Des précautions
- préexistantes.
- Insuffisance rénale : Comme l’excrétion rénale du méthotrexate constitue la principale voie d’élimination ‒ de 80 à 90 % des doses quotidiennes uniques de méthotrexate sont excrétées par les reins en 24 heures ‒, il y a rétention du méthotrexate en présence d’insuffisance rénale, et le médicament peut alors s’accumuler rapidement dans le sérum et les cellules tissulaires. Par conséquent, le professionnel de la santé devra peut-être ajuster la dose pour éviter l’accumulation de ce médicament chez les patients atteints d’insuffisance rénale.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Garder dans un endroit sûr, hors de la portée des enfants.
Conserver les solutions entre 15 °C et ≤ 25 °C. Protéger de la lumière. Utiliser extemporanément et jeter toute portion inutilisée.
On recommande de ne sortir les fioles de leur emballage qu’au moment de leur emploi. Avant de l’utiliser, vérifier si la fiole de méthotrexate sodique injectable est endommagée ou présente des signes de fuite. Si tel est le cas, la fiole ne doit pas être utilisée. Toute fiole qui présente des signes de bris ou de fuite doit être incinérée à même son emballage.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Généralités : Les personnes qui travaillent dans un lieu où l’on utilise des médicaments anticancéreux ou qui se trouvent en présence de tels agents peuvent y être exposées par voie aérienne ou par contact avec des objets contaminés.
Manipulation et élimination : Le respect des bonnes pratiques médicales indiquées ci-dessous permettra de réduire l’exposition des personnes appelées à manipuler fréquemment ce médicament.
Manipulation :
Le méthotrexate ne possède pas de propriétés vésicantes et n’entraîne pas de toxicité aiguë au contact topique de la peau ou des muqueuses. Toutefois, les personnes qui manipulent des agents cytotoxiques doivent éviter le contact avec la peau et éviter de respirer les particules en suspension dans l’air.
La préparation des solutions antinéoplasiques doit se faire dans une hotte à flux laminaire vertical (Enceinte de sécurité de classe II pour produits biologiques).
On recommande aux personnes qui préparent le méthotrexate de porter des gants en chlorure de polyvinyle, des lunettes de protection, un sarrau et un masque jetables pendant la dilution.
Des épreuves sanguines doivent être faites deux fois l’an chez les personnes qui préparent et manipulent régulièrement des agents antinéoplasiques.
Élimination :
Employer des gants en chlorure de polyvinyle ainsi qu’un sarrau et un masque jetables pour éviter l’exposition cutanée et l’inhalation des particules aéroportées.
Tout le matériel (aiguilles, seringues, fioles, etc.) devant être jeté et ayant été en contact avec Méthotrexate sodique injectable doit être scellé séparément dans des sacs en plastique avec une étiquette mentionnant que le contenu est dangereux. Ce matériel doit être incinéré à 1000 ºC ou plus. Les contenants scellés peuvent exploser s’ils sont trop serrés.
Si l’incinération est impraticable, rincer à l’eau du robinet les aiguilles, les seringues, les tubes et les autres instruments devant être jetés et ayant été en contact avec le méthotrexate.
Rincer les fioles avec une quantité appropriée d’eau en utilisant une seringue hypodermique. Prélever la solution de rinçage et la jeter à l’évier en faisant couler l’eau. Jeter le matériel ainsi rincé et les fioles dans un contenant sûr.
Nettoyage : Les instruments réutilisables qui sont entrés en contact avec Méthotrexate sodique injectable peuvent être rincés à l’eau, puis lavés abondamment à l’eau et au savon.
Éclaboussures/contamination : Porter des gants, un masque et un sarrau. Placer les instruments qui ont été éclaboussés dans un contenant approprié (p. ex. une boîte pour le verre brisé) et introduire le tout dans un sac de polyéthylène. Nettoyer ce qui reste de produit à l’aide d’une gaze ou d’une serviette. Laver la surface contaminée à l’eau, essuyer avec une gaze ou une serviette et sceller le tout dans un sac. Enfermer ce sac dans un autre sac et identifier le contenu comme étant des déchets dangereux. Incinérer ou détruire par d’autres méthodes approuvées pour la destruction des matières dangereuses. Les personnes qui se sont occupées de nettoyer les surfaces contaminées doivent se laver à l’eau et au savon après l’opération.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Méthotrexate sodique
Dénomination systématique : Acide 4-amino-N10-méthylptéroylglutamique ou acide 4-amino-10-méthylfolique
Formule et masse moléculaires : C20H22N8O5 ; 454,46 g/mol
Formule de structure :
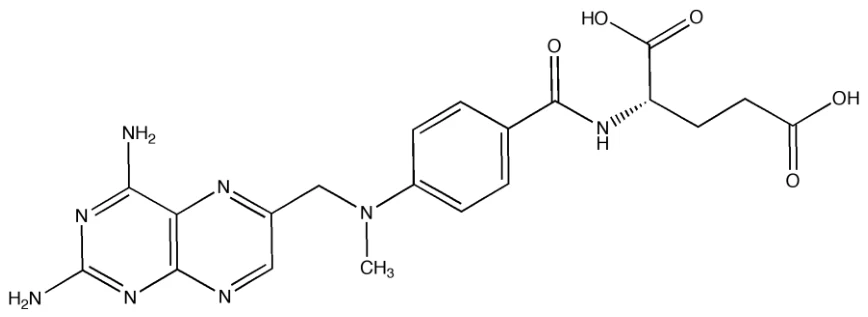
Propriétés physicochimiques
Description : Le méthotrexate sodique est une poudre cristalline de couleur jaune à orange-brun presque insoluble dans l’eau et dans l’alcool, mais entièrement soluble dans les solutions alcalines diluées (hydroxydes et carbonates). La solution pour usage parentéral est préparée à partir du sel sodique, mais sa puissance est toujours exprimée d’après la forme acide.
14 ESSAIS CLINIQUES
Les données d’essais cliniques sur la base desquelles l’indication originale a été autorisée ne sont pas disponibles.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
En ce qui concerne la toxicité aiguë du méthotrexate chez la souris, la DL50 intraveineuse est de 65 à 70 mg/kg. La dose de 50 mg/kg s’est révélée mortelle chez le chien. Après une seule dose, les principales cibles du méthotrexate étaient le système hématolymphopoïétique et le tube digestif.
En ce qui concerne la toxicité aiguë du méthotrexate chez le rat, la DL50 orale est de 180 mg/kg et la DL50 sous-cutanée, de 58 mg/kg. Chez la souris, la tolérance au méthotrexate a augmenté avec l’âge. On a étudié les effets toxiques après l’administration répétée de méthotrexate chez la souris et le rat. Les principales cibles du méthotrexate chez ces espèces animales ont été le système hématolymphopoïétique, le tube digestif, les poumons, le foie, les reins, les testicules et la peau. Chez la souris, la tolérance au méthotrexate administré de façon prolongée a augmenté avec l’âge.
Carcinogénicité
Aucun effet carcinogène n’a été observé, ou si peu, lors d’une étude de 22 mois menée chez des rats ayant reçu, toutes les deux semaines, des doses de méthotrexate de 0,1, 0,2 ou 0,4 mg/kg/jour pendant 5 jours par semaine, d’où il a été conclu que le médicament est, selon toute apparence, remarquablement dépourvu d’effet toxique lorsque des doses par ailleurs létales sont administrées selon un schéma posologique intermittent comportant une période de récupération de 9 jours. Par exemple, si elle se poursuit jusqu’à deux semaines durant, l’administration quotidienne de doses orales de 0,4 mg/kg est létale chez le chien et le rat. Par contre, lorsque le médicament, administré à raison de 5 jours par semaine, n’a été utilisé qu’une semaine sur deux, l’administration de doses quotidiennes de 0,5 mg/kg pendant 3 mois chez le chien et de 0,4 mg/kg pendant 10 mois chez le rat s’est révélée essentiellement non toxique.
Toxicologie particulière
En clinique, le méthotrexate est souvent utilisé en doses presque toxiques susceptibles de causer une grave diminution des éléments cellulaires du sang, raison pour laquelle on recommande de surveiller constamment le patient. Les signes d’ulcération et d’hémorragie gastro-intestinales constituent des indices de toxicité, tout comme le saignement de la bouche, l’alopécie et la dépression médullaire, surtout celle de la lignée leucocytaire. En général, la toxicité du médicament est en proportion directe avec la dose et la durée de l’exposition.
La toxicité du méthotrexate pour la moelle osseuse et l’épithélium gastro-intestinal ne dépend pas tant de la dose comme de la durée de l’exposition de ces organes au médicament et de sa concentration extracellulaire (plasmatique). Pour la moelle osseuse et le tractus gastro-intestinal, la période d’exposition critique a été évaluée à environ 42 heures, et la concentration plasmatique critique, à 2 x 10⁻⁸ M. Pour que des effets toxiques s’exercent sur ces organes, ces valeurs seuils doivent être dépassées pour chacun de ces paramètres.
Ainsi, l’administration de doses de méthotrexate donnant lieu à des concentrations plasmatiques supérieures à 2 x 10⁻⁸ M circulant plus de 42 heures durant donnera lieu à des effets toxiques pour la moelle osseuse et l’épithélium gastro-intestinal, effets toxiques qui peuvent être réduits au minimum par l’administration de doses appropriées de leucovorine calcique.
Le méthotrexate peut être hépatotoxique, en particulier lorsque des doses élevées sont administrées pendant une période prolongée. Des cas d’atrophie, de nécrose et de cirrhose du foie ont été signalés, de même que des cas d’infiltration graisseuse et de fibrose périportale.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1. Monographie de PrMÉTHOTREXATE INJECTABLE USP (solution (sans agent de conservation) de méthotrexate à 10 mg/mL et à 25 mg/mL et solution (avec agent de conservation) de méthotrexate à 25 mg/mL), Numéro de contrôle de la présentation : 280068, Pfizer Canada SRI (1er mars 2024).