


Monographie de produit - Mint-Valganciclovir
MODIFICATIONS IMPORTANTES APPORTEES RECEMMENT À LA MONOGRAPHIE
Aucun au moment de la dernière autorisation
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTEES RECEMMENT À LA MONOGRAPHIE ................... 2
TABLE DES MATIÈRES .............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ .......................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants .................................................................................................................... 4
1.2 Personnes âgées ..................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ........................ 5
4 POSOLOGIE ET ADMINISTRATION ................................................................................ 5
4.1 Considérations posologiques .................................................................................. 5
4.2 Posologie recommandée et ajustement posologique ............................................. 6
4.4 Administration ........................................................................................................ 7
4.5 Dose omise ............................................................................................................. 7
5 SURDOSAGE ................................................................................................................ 7
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ....... 8
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 9
7.1 Populations particulières ...................................................................................... 12
7.1.1 Femmes enceintes .......................................................................................... 12
7.1.2 Femmes qui allaitent ...................................................................................... 12
7.1.3 Enfants ............................................................................................................ 13
7.1.4 Personnes âgées ............................................................................................. 13
8 EFFETS INDÉSIRABLES ................................................................................................ 13
8.1 Aperçu des effets indésirables .............................................................................. 13 8.2 Effets indésirables observés au cours des études cliniques .................................. 13
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........... 21
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................ 22 8.5 Effets indésirables observés après la commercialisation ...................................... 23
9 INTERACTIONS MÉDICAMENTEUSES .......................................................................... 24
9.1 Aperçu des interactions médicamenteuses .......................................................... 24
9.2 Interactions médicament-comportement ............................................................. 24
9.3 Interactions médicament-médicament ................................................................. 24
9.4 Interactions médicament-aliment ........................................................................ 28
9.5 Interactions médicament-plante médicinale ........................................................ 28
9.6 Interactions médicament-épreuves de laboratoire............................................... 28
10 PHARMACOLOGIE CLINIQUE ...................................................................................... 28
10.1 Mode d’action ................................................................................................. 28
10.2 Pharmacodynamie .......................................................................................... 29
10.3 Pharmacocinétique ......................................................................................... 29
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................... 34
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT .................................................... 34
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ....................................................................... 35
13 RENSEIGNEMENTS PHARMACEUTIQUES .................................................................... 35
14 ÉTUDES CLINIQUES .................................................................................................... 36
14.1 Plan et caractéristiques démographiques des études ..................................... 36
14.2 Résultats des études ....................................................................................... 36
14.3 Études de biodisponibilité comparatives ........................................................ 38
15 MICROBIOLOGIE ........................................................................................................ 39
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 40
17 MONOGRAPHIES DE RÉFÉRENCE ............................................................................... 43
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ......................................................................... 44
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
MINT-VALGANCICLOVIR (comprimés de valganciclovir) est indiqué chez les patients adultes pour :
- le traitement de la rétinite due au cytomégalovirus (CMV) chez les personnes atteintes du syndrome d’immunodéficience acquise (sida)
- la prévention de la maladie à cytomégalovirus (CMV) chez les patients ayant subi une transplantation d’organe solide et courant un risque de contracter une telle maladie. Cette indication repose sur une étude à double insu et à double feinte, avec traitement de comparaison actif, menée auprès de patients ayant subi une transplantation cardiaque, hépatique, rénale ou rein-pancréas et présentant un risque élevé de maladie à CMV (donneur séropositif pour le CMV/receveur séronégatif [D+/R-]) (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 14 ÉTUDES CLINIQUES pour plus de renseignements sur les sous-groupes spécifiques de transplantation d’organe solide).
1.1 Enfants
Enfants (≤ 18 ans) : L’innocuité et l’efficacité du chlorhydrate de valganciclovir chez les enfants n’ont pas été établies; par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.3 Enfants).
1.2 Personnes âgées
Personnes âgées (> 65 ans) : le profil pharmacocinétique du chlorhydrate de valganciclovir chez les personnes âgées n’a pas été établi (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
- MINT-VALGANCICLOVIR est contre-indiqué chez les patients qui présentent une hypersensibilité au valganciclovir, au ganciclovir ou à un ingrédient de sa présentation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- Comme le valganciclovir a à peu près la même structure chimique que l’acyclovir et son promédicament, le valacyclovir, une réaction d’hypersensibilité croisée entre ces médicaments est possible.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
La toxicité clinique de MINT-VALGANCICLOVIR comprend les effets indésirables suivants :
leucopénie grave, neutropénie, anémie, thrombopénie, pancytopénie, insuffisance médullaire et anémie aplasique (voir 8 EFFETS INDÉSIRABLES).
- Au cours des études animales et des études in vitro, le ganciclovir s’est révélé mutagène, tératogène et cancérogène et il a causé une aspermie. Il doit donc être considéré comme un agent tératogène et cancérogène possible chez l’humain (voir 16 TOXICOLOGIE NON CLINIQUE).
- MINT-VALGANCICLOVIR est indiqué uniquement chez les personnes immunodéprimées, lorsque les bienfaits potentiels l’emportent sur les risques indiqués ici.
- L’innocuité et l’efficacité du chlorhydrate de valganciclovir n’ont été établies ni pour le traitement des maladies à CMV congénitales ou néonatales, ni pour le traitement d’une maladie à CMV chez les personnes qui ne sont pas immunodéprimées (voir 1 INDICATIONS).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Attention – Il est essentiel de respecter scrupuleusement les recommandations posologiques afin d’éviter un surdosage.
MINT-VALGANCICLOVIR est administré par voie orale et doit être pris avec des aliments (voir 10
PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Absorption). Après administration orale, le valganciclovir est transformé rapidement et largement en ganciclovir, l’ingrédient actif. La biodisponibilité du ganciclovir à partir de MINT-VALGANCICLOVIR est significativement plus élevée que celle du ganciclovir administré par voie orale. Il faut suivre à la lettre les recommandations suivantes concernant la posologie et l’administration de MINT-VALGANCICLOVIR en comprimés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités et 5 SURDOSAGE).
- L'utilisation de MINT-VALGANCICLOVIR n'est pas recommandée chez les patients sous hémodialyse (CrCl < 10 ml/min), car il n'est pas possible d'ajuster la posologie de manière appropriée.
- Une leucopénie, une neutropénie, une anémie, une thrombopénie, une pancytopénie, une dépression médullaire et une anémie aplasique, de caractère grave, ont été observées chez des sujets traités par les comprimés MINT-VALGANCICLOVIR (et le ganciclovir). Le traitement ne doit pas être entrepris si le nombre absolu de neutrophiles (NAN) est < 500/μl, le taux d’hémoglobine < 80 g/l ou le nombre de plaquettes < 25 000/μl (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Considérations hématologiques et Surveillance et épreuves de laboratoire, et 8 EFFETS INDÉSIRABLES).
- Étant donné la fréquence de leucopénie, de granulopénie (neutropénie), d’anémie, de thrombopénie, de pancytopénie, d’insuffisance médullaire et d’anémie aplasique chez les patients qui prennent MINT-VALGANCICLOVIR, on recommande d’effectuer fréquemment des hémogrammes et des numérations plaquettaires, surtout si le ganciclovir ou un autre analogue nucléosidique a déjà causé une cytopénie chez le patient ou si le nombre de neutrophiles est inférieur à 1 000/μl au début du traitement. Il y a lieu de surveiller attentivement le taux de créatinine sérique ou la clairance de la créatinine pour pouvoir faire les ajustements posologiques chez les patients atteints d’insuffisance rénale (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique, Ajustement posologique, Insuffisance rénale).
4.2 Posologie recommandée et ajustement posologique
Dose recommandée pour le traitement de la rétinite à CMV chez les sujets adultes qui ont une fonction rénale normale
Traitement d’induction : en présence d’une rétinite à CMV évolutive, la posologie recommandée est de 900 mg deux fois par jour (avec de la nourriture) pendant 21 jours. Un traitement d’induction prolongé peut accroître le risque de myélotoxicité (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Considérations hématologiques).
Traitement d’entretien : après le traitement d’induction ou chez les sujets qui présentent une rétinite à CMV non évolutive, la posologie recommandée est de 900 mg une fois par jour (avec de la nourriture). Si la rétinite s’aggrave, on peut envisager de répéter le traitement d’induction (voir Traitement d’induction). La durée du traitement d’entretien doit être établie sur une base individuelle.
Dose recommandée pour la prévention d’une maladie à CMV chez les patients adultes après une transplantation d’organe solide
Chez les patients qui ont subi une transplantation d’organe solide, la dose recommandée est de 900 mg une fois par jour (avec de la nourriture); le traitement doit être instauré dans les 10 jours suivant la transplantation et se poursuivre jusqu’à 100 jours après la chirurgie.
On ne dispose d’aucune donnée sur l’innocuité et l’efficacité du chlorhydrate de valganciclovir dans la prévention d’une maladie à CMV au-delà du suivi de 6 mois après la chirurgie chez les patients ayant subi une transplantation d’organe solide.
Ajustement posologique
Réduction de la dose : il faut réduire la dose de MINT-VALGANCICLOVIR chez les insuffisants rénaux (voir Insuffisance rénale). Une diminution de la dose est également à considérer dans les cas de neutropénie, d’anémie ou de thrombopénie (voir 8 EFFETS INDÉSIRABLES). Il ne faut pas administrer MINT-VALGANCICLOVIR en présence d’une neutropénie grave (NAN < 500/μl), d’une thrombopénie grave (nombre de plaquettes < 25 000/μl) ou d’une anémie grave (taux d’hémoglobine < 80 g/l). Insuffisance rénale : il convient de surveiller étroitement le taux de créatinine sérique ou la clairance estimée de la créatinine. La posologie doit être adaptée en fonction de la clairance de la créatinine chez les patients adultes, tel qu’indiqué au tableau 1 ci-dessous (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale et 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance rénale).
L’algorithme de réduction de la dose a été établi à partir des taux d’exposition prévus au ganciclovir. Le niveau d’exposition chez les patients atteints d’insuffisance rénale peut être plus élevé que chez les personnes ayant une fonction rénale normale. Il faut donc intensifier la surveillance afin de déceler tout signe de cytopénie chez les patients atteints d’insuffisance rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Patients hémodialysés
L'utilisation de MINT-VALGANCICLOVIR n'est pas recommandée chez les patients sous hémodialyse (CrCl < 10 ml/min), car il n'est pas possible d'ajuster la posologie de manière appropriée.
Tableau 1 Ajustement posologique en présence d’insuffisance rénale —
comprimés MINT-VALGANCICLOVIR
| Traitement de la rétinite à CMV | Prophylaxie de la maladie à | ||
| ClCr* | CMV en présence de greffe | ||
| Dose d’induction | Dose d’entretien | ||
| (ml/min) | d’organe solide | ||
| Comprimés MINT- | Comprimés MINT- | ||
| Comprimés MINT- | |||
| VALGANCICLOVIR | VALGANCICLOVIR | ||
| VALGANCICLOVIR | |||
| ≥ 60 | 900 mg 2 f.p.j. | 900 mg 1 f.p.j. | 900 mg 1 f.p.j. |
| 40–59 | 450 mg 2 f.p.j. | 450 mg 1 f.p.j. | 450 mg 1 f.p.j. |
| 25–39 | 450 mg 1 f.p.j. | 450 mg tous les 2 jours | 450 mg tous les 2 jours |
| 10–24 | 450 mg tous les 2 jours | 450 mg 2 fois par semaine | 450 mg 2 fois par semaine |
| < 10 | Non recommandé | Non recommandé | Non recommandé |
f.p.j. = fois par jour
*La clairance estimée de la créatinine est calculée à partir du taux de créatinine sérique selon l’équation suivante :
hommes = (140 - âge [ans]) x (poids corporel [kg])
(72) x (0,011 x taux de créatinine sérique [micromol/l])
femmes = 0,85 x valeur chez l’homme
Enfants
Santé Canada n’a pas autorisé d’indication pour les enfants (voir 1 INDICATIONS, 1.1 Enfants, et 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations spéciales, 7.1.3 Enfants).
4.4 Administration
MINT-VALGANCICLOVIR doit être pris par voie orale avec de la nourriture (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Absorption).
4.5 Dose omise
Il faut prendre la dose oubliée dès que l’on s’en rend compte, puis revenir à la prise normale. Il ne faut pas prendre deux doses de MINT-VALGANCICLOVIR en même temps.
5 SURDOSAGE
Expérience de surdosage avec les comprimés de chlorhydrate de valganciclovir et le ganciclovir intraveineux
Le ganciclovir est facilement éliminé par hémodialyse. Les données obtenues au cours d’une hémodialyse intermittente chez des patients ayant reçu du valganciclovir ont montré que la clairance estimée obtenue par dialyse était de 138 ml/min ± 9,1 % (N = 3), et la demi-vie au cours de la dialyse était estimée à 3,47 h (N = 6). Une séance de dialyse de 3 heures permettait d’éliminer 55 % du ganciclovir (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Hémodialyse).
Une insuffisance médullaire (aplasie médullaire) fatale a été signalée chez un adulte qui avait pris pendant plusieurs jours une dose correspondant à au moins 10 fois la dose recommandée compte tenu de son degré estimé d’insuffisance rénale (clairance de la créatinine réduite).
On prévoit qu’un surdosage par MINT-VALGANCICLOVIR pourrait entraîner une toxicité rénale accrue (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités et 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique, Ajustement posologique, Insuffisance rénale).
Des rapports de surdosage avec le ganciclovir intraveineux, dont certains avec une issue fatale, ont été reçus au cours des essais cliniques et après la commercialisation. Le surdosage n’a entraîné aucune réaction indésirable dans certains de ces cas. La majorité des patients ont subi une ou plusieurs des réactions suivantes :
Toxicité gastro-intestinale : douleur abdominale, diarrhée, vomissements
Hématotoxicité : myélosuppression, y compris pancytopénie, insuffisance médullaire, leucopénie, neutropénie, granulopénie
Hépatotoxicité : hépatite, anomalies de la fonction hépatique
Neurotoxicité : tremblements généralisés, crises d’épilepsie
Néphrotoxicité : aggravation de l’hématurie chez un patient ayant une insuffisance rénale préexistante, atteinte rénale aiguë, élévation de la créatinine
Pour obtenir l'information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 2 Formes pharmaceutiques, concentrations/teneurs, composition et conditionnement
| Forme pharmaceutique / teneur | ||
| Voie d’administration | Ingrédients non médicinaux | |
| / composition | ||
| Orale | Comprimés à 450 mg de valganciclovir (sous forme de chlorhydrate de valganciclovir) | Cellulose microcristalline, crospovidone, povidone et acide stéarique. L'enrobage appliqué sur les comprimés contient de l'hydroxypropylméthylcellulose, du macrogol, du polysorbate 80, de l'oxyde de fer rouge et du dioxyde de titane. |
Comprimé pelliculé
Chaque comprimé contient 496,3 mg de chlorhydrate de valganciclovir (correspondant à 450 mg de valganciclovir).
Les comprimés MINT-VALGANCICLOVIR 450 mg sont disponibles en flacons en PEHD ou en plaquettes thermoformées de 60 comprimés. Il s'agit de comprimés roses, convexes, ovales et pelliculés, portant l'inscription « J » gravée en creux d'un côté et « 156 » de l'autre.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Généralités
La toxicité clinique de MINT-VALGANCICLOVIR se traduit par une granulopénie, une anémie et une thrombopénie. Au cours des études animales et des études in vitro, le ganciclovir s’est révélé mutagène, cancérogène et tératogène et a causé une aspermie. Il y a donc lieu de le considérer comme un agent tératogène et cancérogène possible chez l’humain. MINT-VALGANCICLOVIR est indiqué uniquement chez les personnes immunodéprimées, lorsque les bienfaits potentiels du traitement l’emportent sur les risques. L’innocuité et l’efficacité du chlorhydrate de valganciclovir n’ont été établies ni pour le traitement des maladies à CMV congénitales ou néonatales, ni pour le traitement d’une maladie à CMV établie autre que la rétinite, ni chez les sujets non immunodéprimés.
Il est essentiel de respecter scrupuleusement les recommandations posologiques afin d’éviter un surdosage.
Sous-groupes de transplantation selon le type d’organe solide
Foie : lors d’une sous-analyse sans puissance statistique de l’étude sur la transplantation d’organe solide, l’étude PV16000, on a noté une incidence plus élevée d’infection tissulaire invasive à CMV chez les transplantés hépatiques du groupe traité par le chlorhydrate de valganciclovir en comparaison avec le groupe traité par le ganciclovir oral (voir 14 ÉTUDES CLINIQUES). La signification clinique de cette observation est inconnue.
Autres : l’innocuité et l’efficacité du chlorhydrate de valganciclovir dans la prévention d’une maladie à CMV chez des patients ayant subi un autre type de transplantation d’organe solide non mentionné dans la section 1 INDICATIONS, comme une transplantation pulmonaire, n’ont pas été établies.
Cancérogenèse et mutagenèse
Le valganciclovir n’a fait l’objet d’aucune étude de cancérogénicité à long terme, mais on sait que le valganciclovir oral est transformé rapidement et en grande partie en ganciclovir. Par conséquent, le valganciclovir est un cancérogène potentiel au même titre que le ganciclovir (voir 16 TOXICOLOGIE NON CLINIQUE, Cancérogénicité et Génotoxicité pour une discussion des données tirées des études sur les animaux).
Conduite de véhicules et utilisation de machines
Les patients doivent faire preuve de prudence lorsqu’ils conduisent un véhicule ou utilisent une machine potentiellement dangereuse. Des effets indésirables comme des crises d’épilepsie, des étourdissements, une ataxie ou une confusion ont été signalés chez des patients traités par le chlorhydrate de valganciclovir et/ou par le ganciclovir (voir 8 EFFETS INDÉSIRABLES). Ces effets indésirables, s’ils se produisent, peuvent réduire la capacité d’effectuer des tâches demandant de la vigilance, comme conduire une automobile ou faire fonctionner des machines.
Considérations hématologiques
MINT-VALGANCICLOVIR ne doit pas être administré si le nombre absolu de neutrophiles (NAN) est inférieur à 500/μl, le nombre de plaquettes inférieur à 25 000/μl ou le taux d’hémoglobine inférieur à 80 g/l. De graves cas de leucopénie, de neutropénie, d’anémie, de thrombopénie, de pancytopénie, d’insuffisance médullaire et d’anémie aplasique ont été recensés chez des personnes traitées par les comprimés de valganciclovir (et le ganciclovir) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire, 8 EFFETS INDÉSIRABLES et 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques).
MINT-VALGANCICLOVIR doit donc être utilisé avec prudence chez les personnes qui ont une cytopénie hématologique préexistante, des antécédents de cytopénie hématologique médicamenteuse ou qui ont déjà reçu ou reçoivent présentement un traitement myélosuppresseur ou une radiothérapie. Une cytopénie peut survenir à n’importe quel moment durant le traitement et s’aggraver avec la poursuite du traitement. Les numérations globulaires commencent habituellement à se normaliser entre 3 et 7 jours après le retrait du médicament. On a démontré que les facteurs de croissance hématopoïétique font grimper le nombre de neutrophiles chez les patients recevant le ganciclovir pour le traitement d’une rétinite à CMV.
En raison de la fréquence de la neutropénie, de l’anémie et de la thrombopénie chez les patients recevant du chlorhydrate de valganciclovir (voir 8 EFFETS INDÉSIRABLES), il y a lieu d’effectuer fréquemment une formule sanguine complète avec différentiel et une numération plaquettaire, en particulier chez les patients atteints d’insuffisance rénale et les patients chez qui le ganciclovir ou d’autres analogues des nucléosides ont provoqué par le passé une leucopénie ou chez lesquels la numération des neutrophiles est inférieure à 1 000 cellules/μl au début du traitement.
Thrombopénie
Les patients ayant une faible numération plaquettaire initiale (< 100 000/μl) courent un risque accru de thrombopénie. Les patients présentant une immunosuppression iatrogène en raison d’un traitement par des médicaments immunosuppresseurs courent un plus grand risque de thrombopénie que les patients infectés par le virus de l’immunodéficience humaine (VIH). La thrombopénie grave peut être associée à des hémorragies pouvant menacer le pronostic vital (voir 8 EFFETS INDÉSIRABLES).
Fonctions hépatique, biliaire et pancréatique
L’innocuité et l’efficacité du chlorhydrate de valganciclovir n’ont pas été établies chez les patients atteints d’insuffisance hépatique.
Patients infectés par le VIH et atteints de rétinite à CMV
MINT-VALGANCICLOVIR n’est pas un traitement curatif pour la rétinite à CMV, et la rétinite peut continuer d’évoluer pendant ou après le traitement chez les patients immunodéprimés. Il faut aviser les patients de subir des examens ophtalmologiques de suivi au minimum toutes les 4 à 6 semaines pendant le traitement par MINT-VALGANCICLOVIR. Certains patients auront besoin d’un suivi plus fréquent.
Les patients porteurs du VIH peuvent recevoir la zidovudine (ZDV); il faut aviser les patients que la zidovudine et MINT-VALGANCICLOVIR ont tous deux le potentiel de provoquer une neutropénie et une anémie, et donc certains patients peuvent ne pas tolérer le traitement concomitant (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Surveillance et épreuves de laboratoire
En raison de la fréquence de la neutropénie, de l’anémie et de la thrombopénie chez les patients recevant du chlorhydrate de valganciclovir (voir 8 EFFETS INDÉSIRABLES), il y a lieu d’effectuer fréquemment une formule sanguine complète avec différentiel et une numération plaquettaire, en particulier chez les patients atteints d’insuffisance rénale et les patients chez qui le ganciclovir ou d’autres analogues des nucléosides ont provoqué par le passé une leucopénie ou chez lesquels la numération des neutrophiles est inférieure à 1 000 cellules/μl au début du traitement. En présence d’une leucopénie, d’une neutropénie, d’une anémie ou d’une thrombopénie grave, on recommande l’administration de facteurs de croissance hématopoïétique ou l’interruption du traitement. Comme une élévation de la créatinine sérique a été observée dans les essais sur les comprimés de chlorhydrate de valganciclovir, il faut surveiller de près le taux de créatinine sérique ou la clairance de la créatinine pour pouvoir ajuster la dose chez les patients atteints d’insuffisance rénale (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique, Ajustement posologique, Insuffisance rénale).
Fonction rénale
Le ganciclovir étant éliminé par voie rénale, la clairance dépend du fonctionnement des reins. Si la fonction rénale est amoindrie, il faut ajuster la posologie de MINT-VALGANCICLOVIR en fonction de la valeur mesurée ou estimée de la clairance de la créatinine (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique, Ajustement posologique, Insuffisance rénale).
MINT-VALGANCICLOVIR doit être utilisé avec précaution chez les patients atteints d’insuffisance rénale. La demi-vie plasmatique du ganciclovir et les pics plasmatiques sont accrus chez les patients ayant des taux de créatinine sérique élevés.
Patients hémodialysés
L'utilisation de MINT-VALGANCICLOVIR n'est pas recommandée chez les patients sous hémodialyse (CrCl < 10 ml/min), car il n'est pas possible d'ajuster la posologie de manière appropriée.
Atteinte rénale aiguë
Une atteinte rénale aiguë peut se produire chez les patients suivants :
Patients âgés dont la fonction rénale est altérée ou non. Il faut faire preuve de prudence lors de l’administration de MINT-VALGANCICLOVIR aux patients gériatriques, et une réduction posologique est recommandée chez ceux atteints d’insuffisance rénale (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique, Ajustement posologique, Insuffisance rénale).
Patients recevant des médicaments potentiellement néphrotoxiques. Il faut faire preuve de prudence lors de l’administration de MINT-VALGANCICLOVIR aux patients qui reçoivent des médicaments potentiellement néphrotoxiques.
Patients ne recevant pas une hydratation adéquate. Il faut maintenir une hydratation adéquate chez tous les patients.
Santé reproductive : risque pour les femmes et les hommes
Dans les études animales, le ganciclovir s’est révélé mutagène et cancérogène. Le valganciclovir doit donc être considéré comme un agent tératogène et cancérogène possible chez l’humain, capable de causer des malformations et des cancers (voir 12 PARTICULARITÉS DE MANIPULATION DU PRODUIT).
Fertilité
Des études non cliniques ont montré que MINT-VALGANCICLOVIR peut provoquer une inhibition temporaire ou définitive de la spermatogenèse. Les données recueillies au cours des études chez l’animal montrent que l’administration de ganciclovir entraîne l’inhibition de la spermatogenèse et éventuellement la stérilité. Ces effets ont été réversibles aux doses plus faibles et irréversibles aux doses élevées (voir 16 TOXICOLOGIE NON CLINIQUE, Cancérogénicité). Les données issues des études animales indiquent également un risque de stérilité chez les femmes.
D’après une étude clinique menée auprès de transplantés rénaux qui avaient reçu du chlorhydrate de valganciclovir à titre prophylactique contre les maladies à CMV pendant une période pouvant atteindre 200 jours, la spermatogenèse a été inhibée au cours du traitement par le chlorhydrate de valganciclovir, comparativement à des témoins non traités.
Risque tératogène
Les résultats des études animales montrent que le ganciclovir peut provoquer une toxicité fœtale lorsqu’il est administré à des femmes enceintes. Lorsqu’il a été administré à des lapines gravides à des doses entraînant deux fois l’exposition humaine (d’après la surface sous la courbe [SSC]), le ganciclovir a provoqué des malformations de plusieurs organes chez les fœtus. Une toxicité maternelle et fœtale a aussi été observée chez les souris et les lapines gravides. Par conséquent, MINT-VALGANCICLOVIR pourrait provoquer des malformations. Une grossesse doit être évitée chez les femmes qui prennent MINT-VALGANCICLOVIR et les femmes dont le partenaire masculin prend MINT-VALGANCICLOVIR.
Avant d’instaurer le traitement par MINT-VALGANCICLOVIR, il faut aviser les patients du risque mutagène et tératogène du ganciclovir pour le fœtus. Les femmes aptes à procréer doivent être averties d’utiliser une méthode contraceptive efficace durant le traitement et pendant au moins 30 jours après la fin du traitement. Il faut aussi recommander aux hommes de porter un préservatif avec leurs partenaires féminines durant le traitement et au moins 90 jours après le traitement par MINT-VALGANCICLOVIR. S’il se produit tout de même une grossesse pendant le traitement ou dans les 30 jours qui suivent l’arrêt du traitement, il faut aviser le patient du risque tératogène élevé possible de MINT-VALGANCICLOVIR sur le fœtus (voir 16 TOXICOLOGIE NON CLINIQUE, Cancérogénicité et Génotoxicité).
Pour de plus amples renseignements sur les données tirées d’études animales, voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement.
Transplantés
Un dysfonctionnement rénal et hépatique a été signalé plus fréquemment chez les transplantés
7.1 Populations particulières
7.1.1 Femmes enceintes
Étant donné qu’aucune étude appropriée et bien contrôlée n’a été menée chez les femmes enceintes, l’innocuité du chlorhydrate de valganciclovir chez les femmes enceintes n’a pas été établie. Toutefois, le ganciclovir se diffuse aisément dans le placenta humain. Il faut éviter d’administrer MINT-VALGANCICLOVIR à des femmes enceintes, sauf si les bienfaits escomptés pour la mère l’emportent sur les risques potentiels pour le fœtus.
Les résultats des études animales montrent que le ganciclovir peut provoquer une toxicité fœtale lorsqu’il est administré à des femmes enceintes (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
7.1.2 Femmes qui allaitent
Il n’existe pas de données chez l’humain, mais les données chez les animaux indiquent que le ganciclovir est excrété dans le lait des rates en lactation. Étant donné que de nombreux médicaments sont excrétés dans le lait maternel chez l’humain et vu les effets cancérogènes et tératogènes du ganciclovir observés chez l’animal, il est probable que le ganciclovir provoque des réactions indésirables graves chez le nourrisson. MINT-VALGANCICLOVIR ne doit pas être administré aux femmes qui allaitent. Il faut aviser les femmes qui prennent MINT-VALGANCICLOVIR de cesser le traitement ou de suspendre l’allaitement.
7.1.3 Enfants
Selon les données présentées et évaluées par Santé Canada, l’innocuité et l’efficacité du chlorhydrate de valganciclovir chez les enfants (< 18 ans) n’ont pas été établies; par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Populations particulières et états pathologiques). L’emploi de MINT-VALGANCICLOVIR chez l’enfant commande la plus grande prudence à cause de la probabilité d’effets cancérogènes à long terme et d’effets toxiques sur la reproduction. Le traitement sera amorcé seulement après une évaluation minutieuse et uniquement si les bienfaits potentiels justifient ces risques considérables.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : le profil pharmacocinétique du chlorhydrate de valganciclovir chez les personnes âgées n’a pas été établi. Comme les sujets âgés ont souvent une filtration glomérulaire réduite, il faut évaluer soigneusement la fonction rénale avant et durant l’administration de MINT-VALGANCICLOVIR (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Populations particulières et états pathologiques).
Les études cliniques sur le chlorhydrate de valganciclovir ne comprenaient pas suffisamment de sujets de 65 ans et plus pour qu’on puisse déterminer s’ils répondent différemment des sujets plus jeunes. De façon générale, il faut choisir la dose soigneusement, compte tenu de la fréquence plus élevée de dysfonctionnement hépatique, rénal ou cardiaque, de maladies concomitantes et de polypharmacie chez les personnes âgées. On sait que le chlorhydrate de valganciclovir est éliminé principalement par les reins et que, par conséquent, le risque de réactions toxiques à ce médicament peut être plus élevé chez les insuffisants rénaux. Comme les personnes âgées risquent davantage d’avoir une fonction rénale réduite, la dose doit être déterminée avec soin. Il convient en outre de surveiller la fonction rénale et de faire les ajustements posologiques en conséquence (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance rénale et 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique, Ajustement posologique, Insuffisance rénale).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Le valganciclovir est un promédicament du ganciclovir qui se transforme rapidement en ganciclovir après administration orale. On prévoit donc que les effets indésirables du ganciclovir surviendront avec MINT-VALGANCICLOVIR (chlorhydrate de valganciclovir). Toutes les réactions indésirables au médicament et toutes les manifestations indésirables signalées au cours des études cliniques sur le chlorhydrate de valganciclovir avaient été observées avec le ganciclovir. Par conséquent, les réactions indésirables au médicament signalées avec le ganciclovir intraveineux ou oral (qui n’est plus disponible) ou avec le valganciclovir sont incluses dans le tableau des réactions indésirables (voir tableau 3).
Chez les patients traités par le valganciclovir/ganciclovir, les réactions indésirables au médicament les plus graves et les plus fréquentes sont les réactions hématologiques, y compris la neutropénie, l’anémie et la thrombopénie.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
PATIENTS INFECTÉS PAR LE VIH-1
Les fréquences présentées dans le tableau des réactions indésirables sont tirées d’une population regroupée de patients infectés par le VIH (n = 1 704) recevant un traitement d’entretien par le ganciclovir (GAN 1697, GAN 1653, GAN 2304, GAN 1774, GAN 2226, AVI 034, GAN 041) ou le valganciclovir (WV1537, WV15705). Une exception est faite pour la réaction anaphylactique, l’agranulocytose et la granulopénie, dont les fréquences sont dérivées de l’expérience post-commercialisation. Les fréquences sont présentées sous forme de pourcentage et de catégories de fréquence CIOMS, définies comme très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10), peu fréquent (≥ 1/1 000 à < 1/100), rare (≥ 1/10 000 à < 1/1 000) et très rare (< 1/10 000).
Le profil d’innocuité global du ganciclovir/valganciclovir concorde dans les populations de patients infectés par le VIH et de receveurs de greffe, sauf pour le décollement de la rétine, qui a été uniquement signalé chez les patients infectés par le VIH atteints de rétinite à CMV. Toutefois, il existe des différences dans la fréquence de certaines réactions. Le valganciclovir est associé à un risque accru de diarrhée comparativement au ganciclovir intraveineux. La pyrexie, les infections à Candida, la dépression, la neutropénie grave (NAN < 500/μl) et les réactions cutanées sont signalées plus souvent chez les patients infectés par le VIH. Les insuffisances rénale et hépatique sont signalées plus souvent chez les receveurs de greffe hépatique.
Tableau 3 Fréquence de réactions indésirables au ganciclovir/valganciclovir signalées chez les patients infectés par le VIH recevant un traitement d’entretien (n = 1 704)
Réaction indésirable au médicament (MedDRA) Classe de système d’organes | Pourcentage |
| Infections et infestations | |
| Infections à Candida, y compris candidose orale | 22,42 % |
| Infection des voies respiratoires supérieures | 16,26 % |
| Sepsie | 6,92 % |
| Grippe | 3,23 % |
| Infection des voies urinaires | 2,35 % |
| Cellulite | 1,47 % |
| Troubles sanguins et lymphatiques | |
| Neutropénie | 26,12 % |
| Anémie | 19,89 % |
| Thrombopénie | 7,34 % |
| Leucopénie | 3,93 % |
| Pancytopénie | 1,06 % |
| Insuffisance médullaire | 0,29 % |
| Anémie aplasique | 0,06 % |
| Agranulocytose* | 0,02 % |
| Granulopénie* | 0,02 % |
| Troubles immunitaires | |
| Hypersensibilité | 1,12 % |
| Réaction anaphylactique* | 0,02 % |
Réaction indésirable au médicament (MedDRA) Classe de système d’organes | Pourcentage |
| Troubles métaboliques et nutritionnels | |
| Diminution de l’appétit | 12,09 % |
| Perte de poids | 6,46 % |
| Troubles psychiatriques | |
| Dépression | 6,69 % |
| État confusionnel | 2,99 % |
| Anxiété | 2,64 % |
| Agitation | 0,59 % |
| Trouble psychotique | 0,23 % |
| Pensée anormale | 0,18 % |
| Hallucinations | 0,18 % |
| Troubles du système nerveux | |
| Céphalées | 17,37 % |
| Insomnie | 7,22 % |
| Neuropathie périphérique | 6,16 % |
| Étourdissements | 5,52 % |
| Paresthésie | 3,58 % |
| Hypoesthésie | 2,58 % |
| Crises épileptiques | 2,29 % |
| Dysgueusie (trouble du goût) | 1,35 % |
| Tremblements | 0,88 % |
| Troubles visuels | |
| Déficience visuelle | 7,10 % |
| Décollement de la rétine** | 5,93 % |
| Corps flottants vitréens | 3,99 % |
| Douleur oculaire | 2,99 % |
| Conjonctivite | 1,58 % |
| Œdème maculaire | 1,06 % |
| Troubles auditifs et labyrinthiques | |
| Douleur d’oreille | 1,17 % |
| Surdité | 0,65 % |
| Troubles cardiaques | |
| Arythmies | 0,47 % |
| Troubles vasculaires | |
| Hypotension | 2,05 % |
| Troubles respiratoires, thoraciques et médiastinaux | |
| Toux | 18,31 % |
| Dyspnée | 11,80 % |
| Troubles gastro-intestinaux | |
| Diarrhée | 34,27 % |
| Nausées | 26,35 % |
| Vomissements | 14,85 % |
| Douleur abdominale | 10,97 % |
| Dyspepsie | 4,81 % |
Réaction indésirable au médicament (MedDRA) Classe de système d’organes | Pourcentage |
| Flatulences | 4,58 % |
| Douleur abdominale haute | 4,58 % |
| Constipation | 3,70 % |
| Ulcération de la bouche | 3,17 % |
| Dysphagie | 2,93 % |
| Distension abdominale | 2,41 % |
| Pancréatite | 1,64 % |
| Troubles hépatobiliaires | |
| Hausse de la phosphatase alcaline sanguine | 3,58 % |
| Fonction hépatique anormale | 3,23 % |
| Hausse de l’aspartate aminotransférase | 1,88 % |
| Hausse de l’alanine aminotransférase | 1,23 % |
| Troubles de la peau et des tissus sous-cutanés | |
| Dermatite | 11,80 % |
| Sueurs nocturnes | 7,92 % |
| Prurit | 4,58 % |
| Éruption cutanée | 2,52 % |
| Alopécie | 1,29 % |
| Sécheresse cutanée | 0,94 % |
| Urticaire | 0,70 % |
| Troubles musculosquelettiques et du tissu conjonctif | |
| Douleur au dos | 4,46 % |
| Myalgie | 3,52 % |
| Arthralgie | 3,35 % |
| Spasmes musculaires | 2,99 % |
| Troubles rénaux et urinaires | |
| Altération de la fonction rénale | 2,52 % |
| Baisse de la clairance rénale de la créatinine | 2,35 % |
| Baisse de la créatinine sanguine | 1,88 % |
| Atteinte rénale | 0,76 % |
| Hématurie | 0,70 % |
| Troubles de l’appareil reproducteur et des seins | |
| Infertilité masculine | 0,23 % |
| Troubles généraux et anomalies au site d’administration | |
| Pyrexie | 33,51 % |
| Fatigue | 18,96 % |
| Douleur | 5,81 % |
| Frissons | 5,40 % |
| Malaise | 2,11 % |
| Asthénie | 2,00 % |
| Douleur thoracique | 0,88 % |
* Les fréquences de ces réactions indésirables sont dérivées de l’expérience post-commercialisation Description de réactions indésirables sélectionnées
** Le décollement de la rétine a uniquement été signalé chez les patients infectés par le VIH traités pour une rétinite à CMV.
Neutropénie
Le risque de neutropénie n’est pas prévisible sur la base du nombre de neutrophiles avant le traitement. La neutropénie survient généralement pendant la première ou la deuxième semaine du traitement d’induction. La numération cellulaire se normalise généralement de 2 à 5 jours après l’arrêt du médicament ou la réduction de la dose (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Traitement de la rétinite à CMV chez les patients atteints du sida
Les profils d’innocuité du valganciclovir et du ganciclovir intraveineux durant une étude randomisée de 28 jours (21 jours à la dose d’induction et 7 jours à la dose d’entretien) chez 79 patients dans chaque groupe étaient comparables. Les manifestations indésirables les plus souvent signalées étaient la diarrhée, la neutropénie et la pyrexie. Le nombre de patients qui ont signalé une diarrhée, une candidose buccale, des céphalées et une fatigue était plus élevé dans le groupe sous valganciclovir oral, et un plus grand nombre de patients ont éprouvé des nausées et des manifestations reliées au point d’injection dans le groupe recevant le ganciclovir intraveineux (voir tableau 4).
Tableau 4 Pourcentage de patients ayant présenté des manifestations indésirables sélectionnées au cours de la phase à répartition aléatoire de l’étude
| Manifestation indésirable | Valganciclovir | Ganciclovir intraveineux |
| N = 79 | N = 79 | |
| Diarrhée | 19 % | 10 % |
| Candidose buccale | 14 % | 6 % |
| Céphalées | 9 % | 5 % |
| Fatigue | 8 % | 5 % |
| Nausées | 9 % | 14 % |
| Phlébite veineuse et thrombophlébite | -- | 6 % |
| Pyrexie | 14 % | 13 % |
| Neutropénie | 14 % | 13 % |
Le tableau 5 résume les manifestations indésirables, indépendamment de la gravité et de la relation avec le médicament, survenues à une incidence ≥ 5 %. Ces données sont tirées d’essais cliniques où le valganciclovir était administré à des patients atteints de rétinite à CMV ou ayant subi une transplantation d’organe solide.
Les renseignements fournis dans le tableau 5 au sujet des patients atteints de rétinite à CMV sont tirés de deux essais cliniques (n = 370) où des patients atteints de rétinite à CMV recevaient du chlorhydrate de valganciclovir à raison de 900 mg deux fois par jour (traitement d’induction) ou une fois par jour (traitement d’entretien). Un total de 370 patients ont reçu un traitement d’entretien avec le chlorhydrate de valganciclovir sous forme de comprimés à raison de 900 mg une fois par jour; environ 252 de ces patients (68 %) ont reçu du chlorhydrate de valganciclovir sous forme de comprimés pendant plus de neuf mois (la durée maximale du traitement était de
36 mois).
Les manifestations indésirables signalées le plus souvent (% de patients), indépendamment de la gravité et de la relation avec le médicament, chez les patients prenant du chlorhydrate de valganciclovir dans ces deux essais cliniques (n = 370) étaient la diarrhée (41 %), la pyrexie (31 %), les nausées (30 %), la neutropénie (27 %) et l’anémie (26 %). La majorité des manifestations indésirables étaient d’intensité légère ou modérée. Les réactions indésirables les plus fréquemment signalées (% de patients), indépendamment de la gravité, qui ont été jugées en relation (peu probable, possible ou probable) avec le chlorhydrate de valganciclovir par l’investigateur ont été la neutropénie (23 %), l’anémie (17 %), la diarrhée (13 %) et les nausées (10 %).
Prévention d’une maladie à CMV après une transplantation d’organe solide
Le tableau 5 résume les manifestations indésirables dont l’incidence était ≥ 5 % (indépendamment de la gravité et de la relation avec le médicament) lors d’une étude clinique, l’étude PV16000 (jusqu’à 28 jours après la fin du traitement de l’étude), dans laquelle des patients ayant subi une transplantation cardiaque, rénale, hépatique ou rein-pancréas ont reçu du valganciclovir (N = 244) ou du ganciclovir oral (N = 126) dans les 10 premiers jours suivant la transplantation et jusqu’au jour 100 après la transplantation. Les manifestations indésirables les plus souvent signalées (% de patients) chez les patients qui prenaient du chlorhydrate de valganciclovir dans cette étude clinique (n = 244), indépendamment de la gravité et de la relation avec le médicament, étaient : diarrhée (30 %), tremblements (28 %), rejet du greffon (24 %), nausées (23 %), céphalées (22 %), œdème des membres inférieurs (21 %), constipation (20 %), dorsalgie (20 %), insomnie (20 %), hypertension (18 %) et vomissements (16 %). Ces manifestations ont également été observées avec la prise du ganciclovir oral à une incidence comparable. La majorité des manifestations indésirables observées étaient d’intensité légère ou modérée.
Les réactions indésirables les plus souvent signalées (% de patients), indépendamment de la gravité, et considérées par l’investigateur comme étant liées (de loin, possiblement ou probablement) au chlorhydrate de valganciclovir chez les patients ayant subi une transplantation d’organe solide et traités jusqu’au jour 100 après la transplantation étaient : leucopénie (9 %), diarrhée (7 %), nausées (6 %) et neutropénie (5 %). La leucopénie et la neutropénie ont été plus souvent signalées dans le groupe sous chlorhydrate de valganciclovir que dans le groupe recevant le ganciclovir oral (4 % et 1 %, respectivement).
Tableau 5 Pourcentage de patients ayant présenté des manifestations indésirables (incidence
≥ 5 %) dans des essais cliniques sur le valganciclovir ou le ganciclovir dans le traitement de la rétinite à CMV ou après une transplantation d’organe solide
| Patients atteints | Patients ayant subi une | |
| de rétinite à CMV | transplantation d’organe | |
| (études WV15376 | solide (étude PV16000) | |
| et WV15705) | (administration jusqu’au jour 100 | |
| après la transplantation) | ||
| Classe de système d’organes | Valganciclovir N = 370 (%) | Valganciclovir Ganciclovir oral N = 244 N = 126 (%) (%) |
Troubles sanguins et lymphatiques Neutropénie Anémie Thrombopénie | 27 26 6 | 8 3 12 15 5 5 |
Leucopénie Lymphadénopathie | 5 5 | 14 7 -- -- |
Troubles visuels
Décollement de la rétine 15 -- -- Vision trouble 7 1 4 Corps flottants vitréens 5 -- --
| Patients atteints | Patients ayant subi une | |
| de rétinite à CMV | transplantation d’organe | |
| (études WV15376 | solide (étude PV16000) | |
| et WV15705) | (administration jusqu’au jour 100 | |
| après la transplantation) | ||
| Œdème maculaire | 5 | -- -- |
Troubles gastro-intestinaux Diarrhée Nausées Vomissements Douleur abdominale Constipation Douleur abdominale haute Dyspepsie Distension abdominale Ascite | 41 30 21 15 8 6 4 3 -- | 30 29 23 23 16 14 14 14 20 20 9 6 12 10 6 6 9 6 |
Troubles généraux et anomalies au site d’administration Pyrexie Fatigue Œdème des membres inférieurs Syndrome pseudo-grippal Faiblesse Douleur Œdème Œdème périphérique | 31 21 6 6 5 3 1 1 | 13 14 13 15 21 16 3 1 6 6 5 7 11 9 6 7 |
Troubles hépatobiliaires Anomalie de la fonction hépatique | 5 | 9 11 |
| Troubles immunitaires | ||
| Rejet du greffon | -- | 24 30 |
Infections et infestations Candidose buccale Grippe Infection des voies respiratoires supérieures Pharyngite/rhinopharyngite Sinusite Bronchite Pneumonie | 24 15 12 12 12 11 9 | 3 3 -- -- 7 7 4 8 3 -- -- 1 4 2 |
Pneumonie à Pneumocystis carinii Infection des voies urinaires Candidose Candidose œsophagienne | 6 6 5 5 | -- -- 11 9 1 1 -- -- |
| Patients atteints | Patients ayant subi une | |
| de rétinite à CMV | transplantation d’organe | |
| (études WV15376 | solide (étude PV16000) | |
| et WV15705) | (administration jusqu’au jour 100 | |
| après la transplantation) | ||
Lésions, empoisonnements et complications liées à l’intervention Augmentation du drainage de la plaie Déhiscence de la plaie | -- < 1 | 5 9 5 6 |
Investigations Perte de poids Hausse de la créatinine sanguine | 11 1 | 3 3 10 14 |
Troubles métaboliques et nutritionnels Réduction de l’appétit Déshydratation Cachexie Anorexie Hypokaliémie Hyperkaliémie Hypomagnésémie Hyperglycémie Hypocalcémie Hypophosphatémie | 9 7 6 5 3 1 1 1 1 < 1 | 4 5 5 6 -- -- 3 -- 8 8 14 14 8 8 6 7 4 6 9 6 |
Troubles musculosquelettiques et du tissu conjonctif Dorsalgie Arthralgie Douleur dans les membres Crampes musculaires | 8 8 4 3 | 20 7 5 6 15 7 7 11 |
Néoplasmes, tumeurs bénignes, malignes et indéterminées Sarcome de Kaposi | 5 | -- -- |
Troubles du système nerveux Céphalées Insomnie Étourdissements (sauf vertige) Neuropathie périphérique Paresthésie Anxiété Tremblements | 22 16 11 9 8 5 2 | 22 20 10 1 5 6 28 27 16 6 1 5 5 25 |
Troubles psychiatriques Dépression | 11 | 7 6 |
| Patients atteints | Patients ayant subi une | |
| de rétinite à CMV | transplantation d’organe | |
| (études WV15376 | solide (étude PV16000) | |
| et WV15705) | (administration jusqu’au jour 100 | |
| après la transplantation) | ||
Troubles rénaux et urinaires Dysurie Insuffisance rénale | 2 1 | 7 7 6 12 |
Troubles respiratoires, thoraciques et médiastinaux Toux Dyspnée Toux productive Congestion nasale Mal de gorge Rhinorrhée Épanchement pleural | 19 9 6 5 5 3 < 1 | 6 11 2 4 3 4 7 8 10 2 1 5 6 8 |
Troubles de la peau et des tissus sous-cutanés Dermatite | 22 | 4 5 |
Prurit Sueurs nocturnes Acné | 8 8 < 1 | 7 4 3 4 4 6 |
Interventions chirurgicales et médicales Douleur postopératoire Infection postopératoire de la plaie Complications postopératoires | 2 2 1 | 13 7 11 6 12 8 |
Troubles vasculaires Hypertension | 3 | 18 15 |
| Hypotension | 1 | 3 8 |
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les manifestations indésirables graves jugées comme étant reliées au chlorhydrate de valganciclovir par la compagnie, qui ont été signalées dans ces trois essais cliniques (n = 614) à une fréquence < 5 % et qui ne figurent pas dans les deux tableaux ci-dessus, sont énumérées ci-dessous :
Complications hémorragiques : hémorragie menaçant le pronostic vital liée à une thrombopénie
Organisme entier : réaction d’hypersensibilité au valganciclovir
Système nerveux central et périphérique : convulsions, psychose, hallucinations, confusion, agitation
Système sanguin et lymphatique : pancytopénie, insuffisance médullaire, anémie aplasique
Système uro-génital : baisse de la clairance de la créatinine
Expérience avec le ganciclovir
Le chlorhydrate de valganciclovir est rapidement transformé en ganciclovir. Les principales manifestations indésirables signalées avec le ganciclovir, qui n’ont pas été mentionnées plus haut, sont énumérées ci-dessous. La version actuelle de la monographie de CYTOVENE contient toutefois la liste complète des réactions indésirables au ganciclovir.
Organisme entier − troubles généraux : asthénie, infections bactériennes, fongiques et virales, hémorragie, malaise, trouble muqueux, réaction de photosensibilité, rigidité, sepsie
Troubles cardiovasculaires : arythmies (y compris arythmies ventriculaires), migraine, phlébite, tachycardie, thrombophlébite profonde, vasodilatation
Troubles du système nerveux central et périphérique : rêves anormaux, amnésie, ataxie, coma, sécheresse de la bouche, labilité émotionnelle, syndrome hyperkinétique, hypertonie, baisse de la libido, myoclonies, nervosité, somnolence, troubles de la pensée
Troubles gastro-intestinaux : cholangite, dysphagie, éructation, œsophagite, incontinence fécale, flatulences, gastrite, trouble gastro-intestinal, hémorragie gastro-intestinale, ulcération buccale, pancréatite, glossopathie
Troubles sanguins et lymphatiques : éosinophilie, hyperleucocytose, splénomégalie
Troubles hépatiques : hépatite, jaunisse
Troubles métaboliques et nutritionnels : hausse du taux sérique de phosphatase alcaline, hausse du taux sérique de créatine phosphokinase, baisse de la glycémie, hausse du taux sérique de déshydrogénase lactique, diabète sucré, hypoprotéinémie
Troubles musculosquelettiques : douleurs musculosquelettiques, syndrome myasthénique
Troubles respiratoires : congestion sinusale
Troubles de la peau et des annexes cutanées : alopécie, sécheresse de la peau, augmentation de la transpiration, urticaire
Troubles sensoriels : amblyopie, cécité, otalgie, hémorragie oculaire, douleur oculaire, surdité, glaucome, dysgueusie, acouphène, troubles de la vision, anomalie du corps vitré
Troubles uro-génitaux : hématurie, impuissance, atteinte rénale, mictions fréquentes
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Données d’étude clinique
Le tableau suivant contient les anomalies des paramètres de laboratoire signalées avec les comprimés de chlorhydrate de valganciclovir dans les études sur la rétinite à CMV et après une transplantation.
Tableau 6 Anomalies des paramètres de laboratoire signalées dans deux études cliniques sur la rétinite à CMV et une étude clinique après une transplantation
| Patients atteints d’une | Patients ayant subi une transplantation | ||
| rétinite à CMV | |||
| d’organe solide | |||
| (études WV15376 et | |||
| (étude PV16000) | |||
| WV15705) | |||
| Anomalies des paramètres | Valganciclovir | Valganciclovir | Ganciclovir oral |
| de laboratoire | N = 370 | N = 244 | N = 126 |
| (%) | (%) | (%) | |
Anémie : hémoglobine (g/l) < 65 65 – < 80 80 – < 95 | 7 13 16 | 1 5 31 | 2 7 25 |
Neutropénie : NAN/µl < 500 500 – < 750 750 – < 1 000 | 19 17 17 | 5 3 5 | 3 2 2 |
Créatinine sérique (mg/dl) > 2,5 > 1,5–2,5 | 3 12 | 14 45 | 21 47 |
Thrombopénie : Plaquettes/µl < 25 000 25 000 – < 50 000 50 000 – < 100 000 | 4 6 22 | 0 1 18 | 2 3 21 |
On observe une plus grande incidence de neutropénie grave (NAN < 500/µl) chez les patients atteints d'une rétinite à CMV (19 %) et traités par le valganciclovir que chez les patients qui reçoivent du valganciclovir (5 %) ou du ganciclovir par voie orale (3 %) jusqu’au jour 100 après une transplantation d’organe solide. On note également une plus grande augmentation du taux de créatinine sérique chez les patients ayant subi une transplantation d’organe solide qui reçoivent du valganciclovir ou du ganciclovir par voie orale jusqu’au jour 100 après la transplantation, comparativement aux patients traités pour une rétinite à CMV. L’insuffisance rénale est une manifestation courante chez les patients ayant subi une transplantation d’organe solide.
8.5 Effets indésirables observés après la commercialisation
Étant donné que le chlorhydrate de valganciclovir est rapidement et largement converti en ganciclovir, toute manifestation indésirable associée au ganciclovir pourrait aussi se produire avec MINT-VALGANCICLOVIR. Les réactions indésirables signalées spontanément après la commercialisation avec le ganciclovir oral et intraveineux qui ne sont pas indiquées dans les sections précédentes et pour lesquelles une relation de cause à effet ne peut pas être exclue sont les suivantes :
- anaphylaxie;
- diminution de la fertilité chez les hommes.
Les rapports d’innocuité après la commercialisation du produit concordent avec les données d’innocuité issues des études cliniques sur le valganciclovir et le ganciclovir (voir 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observés après la commercialisation, Manifestations indésirables observées après la commercialisation de CYTOVENE/valganciclovir).
Manifestations indésirables observées après la commercialisation de CYTOVENE
Les manifestations indésirables qui suivent ont été signalées depuis la mise en marché de CYTOVENE. Étant donné qu’elles sont signalées sur une base volontaire dans une population de taille inconnue, il est impossible d’en estimer la fréquence. Il a été choisi d’inclure ces manifestations en raison de la gravité, de la fréquence de signalement, du lien de cause à effet apparent ou d’une combinaison de ces facteurs :
acidose, réaction allergique, réaction anaphylactique, arthrite, bronchospasme, arrêt cardiaque, anomalie de la conduction cardiaque, cataractes, cholélithiase, cholestase, anomalie congénitale, sécheresse oculaire, dysesthésie, dysphasie, élévation des taux de triglycérides, dermatite exfoliative, réaction extrapyramidale, paralysie faciale, hallucinations, anémie hémolytique, syndrome hémolytique et urémique, insuffisance hépatique, hépatite, hypercalcémie, hyponatrémie, taux sérique d’ADH inapproprié, infertilité, ulcération intestinale, hypertension intracrânienne, irritabilité, ischémie, perte de mémoire, perte de l’odorat, myélopathie, paralysie du nerf oculomoteur périphérique, fibrose pulmonaire, trouble de la fonction tubulaire rénale, rhabdomyolyse, syndrome de Stevens-Johnson, accident vasculaire cérébral (AVC), hypotrophie testiculaire, torsades de pointes, vasculite, tachycardie ventriculaire.
Les manifestations indésirables signalées spontanément après la commercialisation du ganciclovir qui concernaient des patients infectés par le VIH ou immunodéprimés, comme les transplantés, qui ne sont pas mentionnées dans les sections précédentes et pour lesquelles une relation de cause à effet ne peut pas être exclue comprennent : anaphylaxie, diminution de la fertilité chez les hommes.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Aperçu des interactions médicamenteuses
Études sur les interactions médicamenteuses du valganciclovir : comme le valganciclovir (promédicament du ganciclovir) est rapidement et largement transformé en ganciclovir, les interactions associées au ganciclovir sont à prévoir.
Études sur les interactions médicamenteuses du ganciclovir : la liaison du ganciclovir aux protéines plasmatiques étant seulement de 1 à 2 % environ, on ne prévoit aucune interaction médicamenteuse par déplacement à partir du site de liaison.
Des études sur les interactions médicamenteuses ont été menées chez des patients ayant une fonction rénale normale. Les patients atteints d’insuffisance rénale pourraient présenter des concentrations plus élevées de ganciclovir et du médicament administré en concomitance lors de l’administration conjointe du chlorhydrate de valganciclovir et de médicaments dont l’excrétion se fait selon la même voie que le ganciclovir. Il faut donc surveiller ces patients étroitement afin de déceler toute toxicité causée par le ganciclovir et l’agent administré en concomitance.
9.2 Interactions médicament-comportement
Les interactions avec le comportement n’ont pas été établies.
9.3 Interactions médicament-médicament
Le tableau ci-dessous se fonde sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves.
Tableau 7 Résultats d’études sur les interactions médicamenteuses du ganciclovir : effets du médicament administré en concomitance sur les valeurs plasmatiques de la SSC et de la Cmax du ganciclovir
| Médicament | Posologie du | n | Paramètre de | Commentaire sur la |
| administré en | ganciclovir | pharmacocinétique | signification clinique | |
| concomitance | du ganciclovir | |||
Zidovudine, 100 mg toutes les 4 heures | 1 000 mg toutes les 8 heures | 12 | SSC ↓ 17 ± 25 % (écart : -52 % à 23 %) | La zidovudine et MINT-VALGANCICLOVIR peuvent tous les deux causer une neutropénie et une anémie. Il peut se produire une interaction pharmacodynamique lors de l’administration concomitante de ces médicaments. Certains patients peuvent ne pas tolérer leur administration concomitante à la posologie usuelle. |
Didanosine, 200 mg toutes les 12 heures, administrée 2 heures avant le ganciclovir | 1 000 mg toutes les 8 heures | 12 | SSC ↓ 21 ± 17 % (écart : -44 % à 5 %) | Effet probablement non significatif sur le plan clinique |
Didanosine, 200 mg toutes les 12 heures, administrée simultanément avec le ganciclovir | 1 000 mg toutes les 8 heures | 12 | Aucun effet observé sur les paramètres pharmacocinétiques du ganciclovir | Aucun effet attendu |
| Ganciclovir i.v. 5 mg/kg 2 f.p.j. | 11 | Aucun effet observé sur les paramètres pharmacocinétiques du ganciclovir | Aucun effet attendu | |
| Ganciclovir i.v. 5 mg/kg 1 f.p.j. | 11 | Aucun effet observé sur les paramètres pharmacocinétiques du ganciclovir | Aucun effet attendu | |
| Probénécide, 500 mg toutes les 6 heures | 1 000 mg toutes les 8 heures | 10 | SSC ↑ 53 ± 91 % (écart : -14 % à 299 %) Clairance rénale du ganciclovir ↓ 22 ± 20 % (écart : -54 % à -4 %) | Il y a lieu de surveiller de près la survenue de tout effet toxique du ganciclovir chez les patients qui prennent à la fois du probénécide et MINT-VALGANCICLOVIR. |
| Triméthoprime, 200 mg 1 f.p.j. | 1 000 mg toutes les 8 heures | 12 | Clairance rénale du ganciclovir ↓ 16,3 % Demi-vie ↑ 15 % | Effet probablement non significatif sur le plan clinique |
| Médicament | Posologie du | n | Paramètre de | Commentaire sur la |
| administré en | ganciclovir | pharmacocinétique | signification clinique | |
| concomitance | du ganciclovir | |||
| Mofétilmyco-phénolate, 1,5 g (dose unique) | Ganciclovir i.v. 5 mg/kg (dose unique) | 12 | Aucun effet observé sur les paramètres pharmacocinétiques du ganciclovir (patients avec fonction rénale normale) | Il faut surveiller de près les patients avec insuffisance rénale, car les taux de métabolites des 2 agents peuvent augmenter. |
i.v. = intraveineux
Tableau 8 Résultats d’études sur les interactions médicamenteuses du ganciclovir : effets du ganciclovir sur les valeurs plasmatiques de la SSC et de la Cmax de l’agent administré en concomitance
| Médicament | Posologie du | N | Paramètre de | Commentaire sur la |
| administré en | ganciclovir | pharmacocinétique | signification clinique | |
| concomitance | de l’agent | |||
| administré en | ||||
| concomitance | ||||
Zidovudine, 100 mg toutes les 4 heures | 1 000 mg toutes les 8 heures | 12 | SSC0–4 ↑ 19 ± 27 % (écart : -11 % à 74 %) | La zidovudine et MINT-VALGANCICLOVIR peuvent tous les deux causer une neutropénie et une anémie. Il peut se produire une interaction pharmacodynamique lors de l’administration concomitante de ces médicaments. Certains peuvent ne pas tolérer leur administration concomitante à la posologie usuelle. |
Didanosine, 200 mg toutes les 12 heures, administrée 2 heures avant le ganciclovir ou de manière concomitante | 1 000 mg toutes les 8 heures | 12 | SSC0–12 ↑ 111 ± 114 % (écart : 10 % à 493 %) | Il faut surveiller étroitement chez les patients la survenue de tout signe de toxicité liée à la didanosine (p. ex. pancréatite). |
Didanosine, 200 mg toutes les 12 heures | ganciclovir i.v., 5 mg/kg 2 f.p.j. | 11 | SSC0–12 ↑ 70 ± 40 % (écart : 3 % à 121 %) Cmax↑ 49 ± 48 % (écart : -28 % à 125 %) | Il faut surveiller étroitement chez les patients la survenue de tout signe de toxicité liée à la didanosine (p. ex. pancréatite). |
| Médicament | Posologie du | N | Paramètre de | Commentaire sur la |
| administré en | ganciclovir | pharmacocinétique | signification clinique | |
| concomitance | de l’agent | |||
| administré en | ||||
| concomitance | ||||
Didanosine, 200 mg toutes les 12 heures | Ganciclovir i.v., 5 mg/kg 1 f.p.j. | 11 | SSC0–12 ↑ 50 ± 26 % (écart : 22 % à 110 %) Cmax ↑ 36 ± 36 % (écart : -27 % à 94 %) | Il faut surveiller étroitement chez les patients la survenue de tout signe de toxicité liée à la didanosine (p. ex. pancréatite). |
| Triméthoprime, 200 mg 1 f.p.j. | 1 000 mg toutes les 8 heures | 12 | Hausse (12 %) de la Cmin | Effet probablement non significatif sur le plan clinique |
Mofétilmyco-phénolate (MFM), 1,5 g (dose unique) | Ganciclovir i.v. 5 mg/kg (dose unique) | 12 | Aucun effet observé sur les paramètres pharmacocinétiques (patients avec fonction rénale normale) | Il faut surveiller de près les patients avec insuffisance rénale, car les taux de métabolites des 2 agents peuvent augmenter. |
Cyclosporine : la comparaison des concentrations minimales de cyclosporine n’a révélé aucun effet de la présence de ganciclovir sur la pharmacocinétique de la cyclosporine; on a cependant observé des signes d’augmentation de la valeur maximale de créatinine sérique après la mise en route du traitement par le ganciclovir.
Didanosine : la didanosine a été associée à des cas de pancréatite. Au cours de trois essais contrôlés, une pancréatite a été signalée chez 2 % des patients prenant de la didanosine et CYTOVENE (ganciclovir sodique pour injection) ou des gélules de ganciclovir. L’incidence était semblable dans les deux groupes (gélules et solution intraveineuse).
À part les anomalies des paramètres de laboratoire, le traitement concomitant par la zidovudine, la didanosine ou la zalcitabine n’a semblé influencer ni le type ni la fréquence des manifestations indésirables signalées, sauf qu’il a entraîné une augmentation modérée de l’incidence de diarrhée. Parmi les patients recevant CYTOVENE sous forme de ganciclovir sodique pour injection ou de gélules de ganciclovir, l’incidence de diarrhée était respectivement de 51 et 49 % avec didanosine, comparativement à 39 et 35 % sans didanosine.
Association imipénem-cilastatine : des crises d’épilepsie ont été signalées chez des patients qui recevaient du ganciclovir et l’association imipénem-cilastatine en concomitance, et une interaction pharmacodynamique entre ces deux médicaments ne peut pas être exclue. MINT-VALGANCICLOVIR ne doit être administré conjointement avec l’association imipénem-cilastatine que si les bienfaits escomptés justifient les risques éventuels.
Stavudine : l’administration concomitante de stavudine et de ganciclovir par voie orale n’a donné lieu à aucune interaction pharmacocinétique statistiquement significative.
Il est possible que les médicaments qui inhibent la réplication des populations de cellules à division rapide comme les spermatogonies, les cellules de la moelle osseuse et celles des couches germinale de la peau et de la muqueuse gastro-intestinale aient des effets toxiques additifs lorsqu’ils sont administrés en même temps que le ganciclovir. En outre, la toxicité peut être accrue lorsque le ganciclovir/valganciclovir est co-administré avec d’autres médicaments réputés pour être myélosuppresseurs ou occasionner une insuffisance rénale. Cela inclut les analogues nucléosidiques (p. ex. zidovudine, didanosine, stavudine), les immunosuppresseurs (p. ex. cyclosporine, tacrolimus, mofétilmycophénolate), les agents antinéoplasiques (p. ex. vincristine, vinblastine, doxorubicine, hydroxyurée), les anti-infectieux (triméthroprime/sulfamides, dapsone, amphotéricine B, flucytosine, pentamidine) et la ribavirine/les interférons pégylés. Par conséquent, ces médicaments ne devraient être envisagés pour une administration concomitante avec le valganciclovir que si les bienfaits potentiels l’emportent sur les risques potentiels.
Étant donné que le ganciclovir est excrété par les reins par filtration glomérulaire et sécrétion tubulaire active (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Élimination), l’administration concomitante de valganciclovir et d’antirétroviraux qui partagent la voie de sécrétion tubulaire, comme les inhibiteurs nucléos(t)idiques de la transcriptase inverse, peuvent changer les concentrations plasmatiques du valganciclovir ou du médicament administré en concomitance.
9.4 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.5 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plante médicinale n’ont pas été établies.
9.6 Interactions médicament-épreuves de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le valganciclovir est un ester L-valylique (promédicament) du ganciclovir, sous forme d’un mélange de deux diastéréo-isomères. Après administration orale, les deux diastéréo-isomères sont transformés rapidement en ganciclovir par des estérases intestinales et hépatiques. Le ganciclovir est un analogue de synthèse de la 2’-désoxyguanosine, qui inhibe la réplication des herpèsvirus in vitro et in vivo.
Dans les cellules infectées par le CMV, le ganciclovir est initialement phosphorylé en ganciclovir monophosphate par la protéine kinase virale, UL97. Une phosphorylation ultérieure sous l’effet de kinases cellulaires donne le ganciclovir triphosphate, qui subit ensuite un lent métabolisme intracellulaire. Ces réactions se produisent dans les cellules infectées par le CMV (demi-vie de 18 heures) et les cellules infectées par le VHS (demi-vie entre 6 et 24 heures) après l’élimination du ganciclovir extracellulaire. Comme la phosphorylation est largement dépendante de la kinase virale, la phosphorylation du ganciclovir se produit préférentiellement dans les cellules infectées par le virus.
L’activité virustatique du ganciclovir est due à l’inhibition de la synthèse de l’ADN viral par :
- a) inhibition compétitive de l’incorporation du désoxyguanosine-triphosphate dans l’ADN par l’ADN-polymérase virale;
- b) incorporation du ganciclovir triphosphate dans l’ADN viral, provoquant l’arrêt de l’élongation de la chaîne d’ADN viral ou la limitant considérablement.
La concentration médiane de ganciclovir qui inhibe la réplication du CMV (CI50) in vitro (souches cultivées en laboratoire ou isolats cliniques) se situait entre 0,02 et 3,58 μg/ml (0,08 et 14,32 μM). Le ganciclovir inhibe la prolifération in vitro des cellules de mammifères (CCI50) à des concentrations plus élevées s’échelonnant entre 10,21 et > 250 μg/ml (40 à > 1 000 μM). Les cellules souches hématopoïétiques de la moelle osseuse sont plus sensibles (CCI50 0,69 à 3,06 μg/ml; 2,7 à 12 μM). La corrélation entre la sensibilité in vitro du CMV au ganciclovir et la réponse clinique n’a pas été établie.
10.2 Pharmacodynamie
Consulter la section 10.1 Mode d’action. Aucun renseignement supplémentaire n’a été inclus à la monographie au moment de l’autorisation.
10.3 Pharmacocinétique
Comme le ganciclovir est éliminé principalement par les reins, il faut réduire la posologie de MINT-VALGANCICLOVIR (chlorhydrate de valganciclovir) en fonction de la clairance de la créatinine. La section 4 POSOLOGIE ET ADMINISTRATION contient les recommandations posologiques chez les insuffisants rénaux.
Les propriétés pharmacocinétiques du valganciclovir ont été évaluées chez des patients séropositifs pour le VIH et le CMV, des patients atteints du sida et d’une rétinite à CMV et chez des patients ayant subi une transplantation d’organe solide.
Les paramètres qui déterminent l’exposition du ganciclovir à partir du valganciclovir sont l’absorption orale du valganciclovir et l’excrétion rénale du ganciclovir.
Les paramètres pharmacocinétiques du ganciclovir après l’administration de 900 mg de valganciclovir, de 5 mg/kg de ganciclovir intraveineux et de 1 000 mg de ganciclovir oral trois fois par jour sont résumés au tableau 9.
Tableau 9 Paramètres pharmacocinétiques* moyens chez des sujets volontaires sains et des adultes séropositifs pour le VIH ou le CMV à la dose d’entretien
| Comprimés de | |||
| Ganciclovir | |||
| Présentation | chlorhydrate de | Gélules de ganciclovir | |
| intraveineux | |||
| valganciclovir | |||
| Posologie | 900 mg 1 f.p.j. avec des aliments | 5 mg/kg 1 f.p.j. | 1 000 mg 3 f.p.j. avec des aliments |
| SSC0–24 (µg.h/ml) | 29,1 ± 9,7 (3 études, n = 57) | 26,5 ± 5,9 (4 études, n = 68) | Gamme des moyennes 12,3–19,2 (6 études, n = 94) |
| Cmax (µg/ml) | 5,61 ± 1,52 (3 études, n = 58) | 9,46 ± 2,02 (4 études, n = 68) | Gamme des moyennes 0,955–1,40 (6 études, n = 94) |
Biodisponibilité absolue après administration orale (%) | 59,4 ± 6,1 (2 études, n = 32) | Sans objet | Gamme des moyennes 6,22 ± 1,29 – 8,53 ± 1,53 (2 études, n = 32) |
Demi-vie d’élimination (h) | 4,08 ± 0,76 (4 études, n = 73) | 3,81 ± 0,71 (4 études, n = 69) | Gamme des moyennes 3,86–5,03 (4 études, n = 61) |
| Clairance rénale (ml/min/kg) | 3,21 ± 0,75 (1 étude, n = 20) | 2,99 ± 0,67 (1 étude, n = 16) | Gamme des moyennes 2,67–3,98 (3 études, n = 30) |
* Ces données proviennent des études à dose unique ou à doses multiples réalisées auprès de sujets volontaires en santé, de sujets VIH+ et de sujets VIH+/CMV+ avec ou sans rétinite. Les concentrations plasmatiques de ganciclovir avaient tendance à être plus élevées chez les patients présentant une rétinite à CMV que chez les patients exempts de rétinite à CMV.
La surface sous la courbe de concentration plasmatique en fonction du temps (SSC) du ganciclovir à partir des comprimés de chlorhydrate de valganciclovir est comparable à la SSC pour le ganciclovir intraveineux. La SSC0–24 pour le ganciclovir obtenue avec une dose unique de 900 mg du chlorhydrate de valganciclovir sous forme de comprimés chez des patients non à jeun était comparable à la SSC0–24 obtenue après l’administration par voie intraveineuse de 5 mg/kg de ganciclovir (42,69 μg•h/ml contre 47,61 μg•h/ml, respectivement). La Cmax de ganciclovir est 40 % plus faible après l’administration de valganciclovir qu’après l’administration de ganciclovir intraveineux. Durant le traitement d’entretien, la SSC0–24 et la Cmax du ganciclovir sont plus faibles après l’administration de ganciclovir oral (1 000 mg trois fois par jour) qu’après l’administration de valganciclovir et de ganciclovir intraveineux. La Cmin de ganciclovir après l’administration de ganciclovir intraveineux et de valganciclovir est plus faible que la Cmin de ganciclovir après l’administration de ganciclovir oral.
Figure 1 Courbe de la concentration plasmatique de ganciclovir en fonction du temps chez des sujets séropositifs pour le VIH ou le CMV*
* La courbe de concentration plasmatique en fonction du temps pour le ganciclovir (GCV) à partir du valganciclovir (VGCV) et la courbe pour le ganciclovir intraveineux sont extraites d’une étude à doses multiples (WV15376 n = 21 et n = 18 respectivement) chez des sujets VIH+/CMV+ atteints d’une rétinite à CMV. La courbe de concentration plasmatique en fonction du temps pour le ganciclovir oral est extraite d’une étude à doses multiples (GAN2230, n = 24) chez des sujets VIH+/CMV+ exempts de rétinite à CMV.
Une étude menée avec le ganciclovir, l’étude GANS 2226, a montré que la SSC pour le ganciclovir constitue le paramètre pharmacocinétique clé pour la prédiction de la réponse clinique.
Des hausses de la SSC0–24 moyenne pour le ganciclovir ont été associées à des augmentations considérables sur le plan statistique de l’intervalle avant l’évolution de la rétinite à CMV lors d’analyses par le modèle de régression de Cox (p = 0,0002). Une analyse de régression à plusieurs variables a
::::. E 0,
2:
·s: 0 u ·o
C "' O>
:::,
"O
C
0
~ C
Q) <> C
0 u
12,00
10,00
8,00
6,00
4,00
2,00
10 15
Temps lh)
20 25 30
-+- GCV IV (5 mg,1<9 une fols par Jour) -- GCV i pri <lJ VOCV (900 mg une fois par jour) ____ GCV oral (1 g tnols fols par jour) 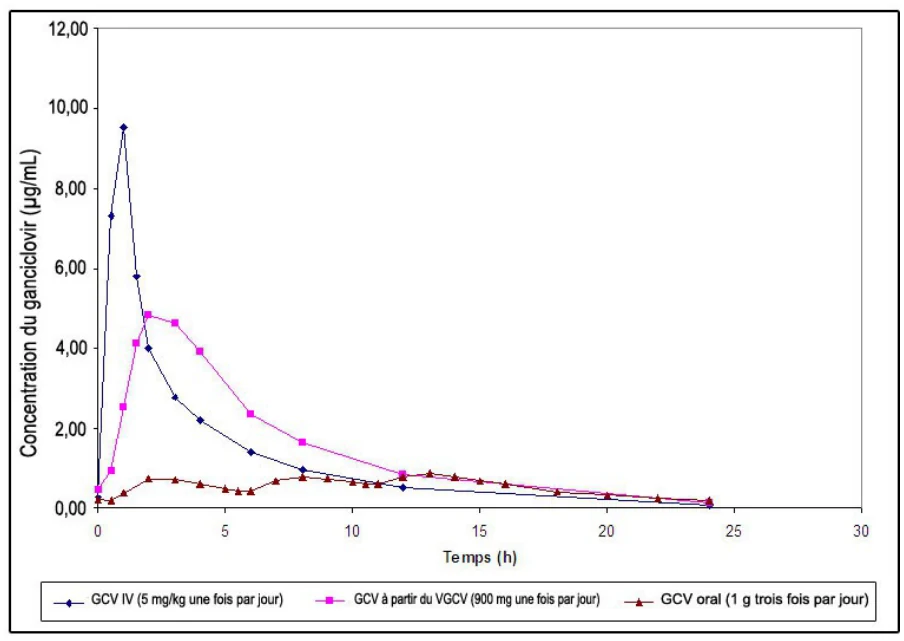 montré que le lien entre la SSC0–24 et l’intervalle avant l’évolution de la rétinite à CMV était très important sur le plan statistique (p = 0,0019), alors que le lien entre la Cmax et l’intervalle avant la progression de la rétinite à CMV ne l’était pas (p = 0,6022). Ces résultats indiquent que la SSC0–24 moyenne est un meilleur facteur de prédiction de l’intervalle avant l’évolution de la maladie, et que la Cmax moyenne n’ajoute aucune valeur de prédiction à la SSC0–24 moyenne.
Chez des patients ayant subi une transplantation cardiaque, rénale, hépatique ou rein-pancréas, l’exposition générale moyenne au ganciclovir était 1,7 fois plus élevée après l’administration de 900 mg une fois par jour de chlorhydrate de valganciclovir en comprimés, comparativement à 1 000 mg de ganciclovir en gélules trois fois par jour, quand les deux médicaments étaient administrés selon leurs algorithmes posologiques liés à la fonction rénale. L’exposition générale à l’état d’équilibre (SSC0–24) au ganciclovir chez des patients ayant subi une transplantation d’organe solide après l’administration orale quotidienne de valganciclovir et de ganciclovir était de 46,3 ± 15,2 μg•h/ml et 28,0 ± 10,9 μg•h/ml, respectivement. Dans une évaluation pharmacocinétique de la population de l’étude, les expositions générales au ganciclovir obtenues étaient comparables pour tous les types de transplantations d’organe solide (cœur, rein, foie).
Tableau 10 Valeurs moyennes des paramètres de pharmacocinétique du ganciclovir par type d’organe (étude PV16000)
| Paramètre | Gélules de ganciclovir | Chlorhydrate de |
| valganciclovir en | ||
| comprimés | ||
| Posologie | 1 000 mg 3 f.p.j. avec des aliments | 900 mg 1 f.p.j. avec des aliments |
| Transplantés cardiaques | N = 13 | N = 17 |
| SSC0–24 (µg•h/ml) | 26,6 ± 11,6 | 40,2 ± 11,8 |
| Cmax (µg/ml) | 1,4 ± 0,5 | 4,9 ± 1,1 |
| Demi-vie d’élimination (h) | 8,47 ± 2,84 | 6,58 ± 1,50 |
| Transplantés hépatiques | N = 33 | N = 75 |
| SSC0–24 (µg•h/ml) | 24,9 ± 10,2 | 46,0 ± 16,1 |
| Cmax(µg/ml) | 1,3 ± 0,4 | 5,4 ± 1,5 |
| Demi-vie d’élimination (h) | 7,68 ± 2,74 | 6,18 ±1,42 |
| Transplantés rénaux* | N = 36 | N = 68 |
| SSC0–24 (µg•h/ml) | 31,3 ± 10,3 | 48,2 ± 14,6 |
| Cmax (µg/ml) | 1,5 ± 0,5 | 5,3 ± 1,5 |
| Demi-vie d’élimination (h) | 9,44 ± 4,37 | 6,77 ± 1,25 |
* Y compris les transplantations rein-pancréas
La pharmacocinétique des comprimés de chlorhydrate de valganciclovir a été étudiée chez des transplantés hépatiques dont l’état était stable dans le cadre d’une étude ouverte avec permutation à quatre groupes (n = 28). La biodisponibilité du ganciclovir à partir du valganciclovir obtenue après la prise d’une dose unique de 900 mg de chlorhydrate de valganciclovir sous forme de comprimés après l’ingestion de nourriture était d’environ 60 %.
La SSC0–24 du ganciclovir obtenue après la prise d’une dose unique de 900 mg de chlorhydrate de valganciclovir sous forme de comprimés après l’ingestion de nourriture était de 41,7 ± 9,9 μg•h/ml (n = 28), comparativement à 48,2 ± 17,3 μg•h/ml (n = 27) après l’administration de 5 mg/kg de ganciclovir intraveineux.
Absorption
Le valganciclovir, promédicament du ganciclovir, est bien absorbé et est rapidement biotransformé en ganciclovir dans la paroi intestinale et le foie. La biodisponibilité absolue du ganciclovir à partir des comprimés de chlorhydrate de valganciclovir après l’ingestion de nourriture avoisinait 60 % (trois études, n = 18; n = 16; n = 28). La proportionnalité à la dose en considérant la surface sous la courbe (SSC) du ganciclovir après l’administration des comprimés de chlorhydrate de valganciclovir à raison de 450 à 2 625 mg a été démontrée uniquement après la prise d’aliments. L’exposition générale au promédicament, le valganciclovir, a été transitoire et faible; l’ASC24 h et la Cmax du valganciclovir équivalaient respectivement à 1 et 3 % environ de celles du ganciclovir.
Quand les comprimés de chlorhydrate de valganciclovir ont été administrés avec des aliments à une dose de 900 mg, la surface sous la courbe de concentration plasmatique (SSC) sur une période de 24 heures était de 28,0 ± 8,9 μg•h/ml (n = 75) et le pic plasmatique (C max) de 5,37 ± 1,53 μg/ml (n = 76).
Effets des aliments
L’administration de comprimés de chlorhydrate de valganciclovir, à raison de 875 mg une fois par jour, avec un repas contenant 569 calories (31,1 g de matières grasses, 51,6 g de glucides et 22,2 g de protéines), à 16 sujets infectés par le VIH a augmenté la SSC à l’état d’équilibre du ganciclovir de 30 % (IC à 95 % : 12 à 51 %) et la Cmax de 14 % (IC à 95 % : -5 à 36 %), sans prolonger le délai d’obtention du pic plasmatique (Tmax). On recommande donc de prendre MINT-VALGANCICLOVIR avec des aliments (voir 4 POSOLOGIE ET ADMINISTRATION).
Distribution
Vu la transformation rapide du valganciclovir en ganciclovir, on n’a pas déterminé le taux de liaison du valganciclovir aux protéines plasmatiques. La liaison du ganciclovir aux protéines plasmatiques a été respectivement de 1 % et de 2 % aux concentrations de 0,5 et de 51 µg/ml. L’administration de ganciclovir par voie intraveineuse a entraîné un volume de distribution à l’état d’équilibre de 0,680 ± 0,161 l/kg (n = 114).
Après l’administration de comprimés de chlorhydrate de valganciclovir, on n’a noté aucune corrélation entre la SSC du ganciclovir et le poids; il n’est pas nécessaire de modifier la posologie de MINT-VALGANCICLOVIR administré par voie orale en fonction du poids.
Métabolisme
Le valganciclovir est rapidement hydrolysé en ganciclovir; on n’a pas décelé d’autres métabolites. Quant au ganciclovir, il n’est pas métabolisé de façon significative (1–2 %).
Élimination
La principale voie d’élimination du valganciclovir est l’excrétion rénale, le ganciclovir étant éliminé par filtration glomérulaire et sécrétion tubulaire active. La clairance générale du ganciclovir après administration par voie intraveineuse était de 3,05 ± 0,81 ml/min/kg (n = 86), alors que sa clairance rénale était de 2,40 ± 0,93 ml/min/kg (n = 46). Chez les patients dont la fonction rénale est normale, plus de 90 % du ganciclovir administré par voie intraveineuse ont été récupérés dans l’urine sous forme non métabolisée dans une période de 24 heures. Toujours chez les patients dont la fonction rénale est normale, les concentrations plasmatiques de valganciclovir diminuent après l’atteinte de la concentration maximale, la demi-vie variant de 0,4 à 2,0 heures. Chez ces patients, les concentrations de ganciclovir diminuent avec une demi-vie variant de 3,5 à 4,5 heures comme il est aussi observé après une administration directe de ganciclovir par voie intraveineuse.
La demi-vie terminale (t½) du ganciclovir après l’administration par voie orale de comprimés de chlorhydrate de valganciclovir à des patients en santé ou infectés par le VIH/CMV était de 4,18 ± 0,80 heures (n = 244), comparativement à 3,85 ± 0,74 heures (n = 87) après l’administration du ganciclovir intraveineux. Chez les transplantés hépatiques, la t½ du ganciclovir suivant la prise par voie orale de 900 mg de chlorhydrate de valganciclovir en comprimés était de 5,10 ± 1,10 heures (n = 28), par rapport à 5,17 ± 1,39 heures (n = 27) après l’administration du ganciclovir par voie intraveineuse.
Populations particulières et états pathologiques
- Enfants : selon les données présentées et évaluées par Santé Canada, les paramètres pharmacocinétiques du chlorhydrate de valganciclovir parmi la population pédiatrique n’ont pas été bien établis; par conséquent, Santé Canada n’a pas approuvé d’indication chez les enfants (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.3 Enfants et 14 ÉTUDES CLINIQUES).
- Personnes âgées : aucune étude sur le chlorhydrate de valganciclovir n’a été effectuée chez les personnes de plus de 65 ans (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.4 Personnes âgées). Cependant, comme le valganciclovir est un promédicament du ganciclovir et parce que le ganciclovir est principalement excrété par les reins et que la clairance rénale diminue avec l’âge, on peut s’attendre à une diminution de la clairance totale du ganciclovir et à une prolongation de la demi-vie du ganciclovir chez les personnes âgées.
- Sexe : les données sont insuffisantes pour mettre en évidence un quelconque effet du sexe sur la pharmacocinétique du valganciclovir.
- Origine ethnique : les données sont insuffisantes pour mettre en évidence un quelconque effet de la race sur la pharmacocinétique du valganciclovir.
Hémodialyse : le ganciclovir est facilement éliminé par hémodialyse. Les données obtenues au cours d’une hémodialyse intermittente chez des patients ayant reçu du valganciclovir ont montré que la clairance estimée obtenue par dialyse était de 138 ml/min ± 9,1 % (N = 3), et la demi-vie au cours de la dialyse était estimée à 3,47 h (N = 6). Une séance de dialyse de 3 heures permettait d’éliminer 55 % du ganciclovir.
L'utilisation de MINT-VALGANCICLOVIR n'est pas recommandée chez les patients sous hémodialyse (CrCl < 10 ml/min), car il n'est pas possible d'ajuster la posologie de manière appropriée.
- Insuffisance hépatique : aucune étude pharmacocinétique n’a été menée auprès de patients atteints d’insuffisance hépatique traités par le valganciclovir et aucune donnée pharmacocinétique n’a été recueillie dans cette population de patients.
Insuffisance rénale : les paramètres pharmacocinétiques du ganciclovir après l’administration d’une dose unique de 900 mg de chlorhydrate de valganciclovir par voie orale ont été évalués chez 24 insuffisants rénaux adultes par ailleurs en santé
Tableau 11 Paramètres pharmacocinétiques du ganciclovir suivant l’administration orale d’une dose unique de 900 mg de chlorhydrate de valganciclovir sous forme de comprimés
| Clairance de | N | Clairance apparente | SSCdern (μg•h/ml) | Demi-vie (heures) |
| la créatinine | (ml/min) | |||
| Moyenne ± ÉT | Moyenne ± ÉT | |||
| approx. | Moyenne ± ET | |||
| (ml/min) | ||||
| 51–70 21–50 11–20 ≤ 10 | 6 6 6 6 | 249 ± 99 136 ± 64 45 ± 11 12,8 ± 8 | 49,5 ± 22,4 91,9 ± 43,9 223 ± 46 366 ± 66 | 4,85 ± 1,4 10,2 ± 4,4 21,8 ± 5,2 67,5 ± 34 |
La présence d’une dysfonction rénale a entraîné une réduction de la clairance du ganciclovir à partir du valganciclovir et une augmentation correspondante de la demi-vie terminale. Il faut donc ajuster la posologie en présence d’insuffisance rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale et 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique, Ajustement posologique, Insuffisance rénale).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à la température ambiante (entre 15 °C et 30 °C) dans le contenant hermétiquement fermé.
Élimination des médicaments non utilisés/périmés
L’élimination de produits pharmaceutiques dans l’environnement doit être réduite le plus possible. Les médicaments ne doivent pas être jetés dans les eaux d’égout, et il ne faut pas non plus les jeter dans les ordures ménagères. Utiliser les « systèmes de collecte » locaux, le cas échéant. Il existe plusieurs lignes directrices relatives à la manutention et à l’élimination des substances pharmaceutiques dangereuses (médicaments cytotoxiques compris) (p. ex. celles de la SCPH, 1997). L’élimination de MINT-VALGANCICLOVIR se fera conformément aux directives ou exigences provinciales et municipales et à celles de l’hôpital concerné.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
La prudence est de rigueur pendant la manipulation des comprimés de MINT-VALGANCICLOVIR. Les comprimés ne doivent être ni cassés ni broyés. Le valganciclovir étant considéré comme un agent tératogène et cancérogène possible chez l’humain, des précautions seront prises lors de la manutention des comprimés cassés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : risque pour les femmes et les hommes). Éviter le contact direct des comprimés cassés ou broyés avec la peau ou les muqueuses. Advenant un tel contact, nettoyer à fond la surface avec de l’eau et du savon et rincer abondamment les yeux à l’eau stérile ou à l’eau du robinet en l’absence d’eau stérile. Le port de gants jetables est recommandé lors du nettoyage de la surface extérieure du flacon et du couvercle.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination
commune :
Chlorhydrate de valganciclovir
Nom chimique : Ester de L-valine avec monochlorhydrate de 9-[[2-hydroxy-1-
(hydroxyméthyl)éthoxy]méthyl]-guanine
Formule moléculaire et
masse moléculaire :
Formule développée :
Propriétés
physicochimiques :
C14H22N6O5HCl 390,8 g/mol
Aspect physique : le chlorhydrate de valganciclovir se présente sous forme de poudre cristalline de couleur blanche à blanc cassé.
Solubilité : Le chlorhydrate de valganciclovir est facilement soluble dans l'eau et peu soluble dans le méthanol.
pKa et pH : pKa = 7,20
pH dans une solution à 1 % p/p = 3,86
Point de fusion : le chlorhydrate de valganciclovir fond avec décomposition à une température supérieure à 153,0 à 159 °C.
.HCl 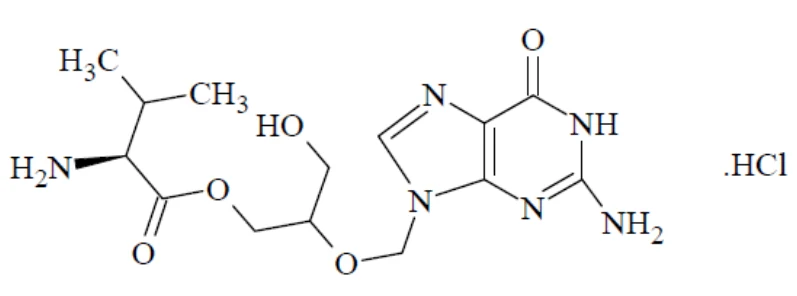
14 ÉTUDES CLINIQUES
14.1 Plan et caractéristiques démographiques des études
Traitement d’induction de la rétinite à CMV : étude WV15376
Dans une étude randomisée, ouverte et contrôlée, 160 patients atteints du sida et d’une rétinite à CMV récemment diagnostiquée ont été répartis au hasard pour recevoir un traitement par le chlorhydrate de valganciclovir sous forme de comprimés (900 mg deux fois par jour pendant 21 jours, puis 900 mg une fois par jour pendant 7 jours) ou par CYTOVENE (ganciclovir sodique pour injection) par voie intraveineuse (5 mg/kg deux fois par jour pendant 21 jours, puis 5 mg/kg une fois par jour pendant 7 jours).
Les participants à l’étude présentaient les caractéristiques suivantes : hommes (91 %), Blancs (53 %), Hispaniques (31 %) et Noirs (11 %). L’âge médian était de 39 ans, le taux médian d’ARN du VIH-1 au départ était de 4,9 log10 et la numération de CD4 médiane était de 23 cellules/mm3. Une évaluation de l’évolution de la rétinite à CMV par examen « à l’insu » de photographies de la rétine prises au débutde l’étude et à la semaine 4 constituait la principale mesure du résultat du traitement d’induction de 3 semaines. Le tableau 12 présente les résultats après 4 semaines.
Traitement d’entretien de la rétinite à CMV
Nous ne disposons d’aucune donnée clinique comparative sur l’efficacité du chlorhydrate de valganciclovir dans le traitement d’entretien de la rétinite à CMV parce que tous les patients de l’étude WV15376 ont reçu du chlorhydrate de valganciclovir après la semaine 4 (traitement ouvert). Cependant, la SSC du ganciclovir est semblable après l’administration de valganciclovir à raison de 900 mg une fois par jour et de ganciclovir intraveineux à 5 mg/kg une fois par jour. Même si la Cmax du ganciclovir est moins élevée après administration de valganciclovir qu’après l’administration de ganciclovir intraveineux, elle est plus élevée que la Cmax obtenue après l’administration de ganciclovir oral (voir la figure 1 de la section 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique). Par conséquent, l’emploi du valganciclovir comme traitement d’entretien est étayé par un profil de concentration plasmatique en fonction du temps semblable au profil de deux produits homologués pour le traitement d’entretien de la rétinite à CMV.
Prévention de la maladie à CMV après une transplantation d’organe solide : étude PV16000
Une étude clinique à double insu et à double feinte, avec traitement de comparaison actif, a été menée auprès de 372 patients ayant subi une transplantation cardiaque, hépatique ou rénale et présentant un risque élevé de maladie à CMV (donneur séropositif pour le CMV/receveur séronégatif [(D+/R-)]. Les patients ont été répartis au hasard (selon un rapport chlorhydrate de valganciclovir/ganciclovir oral de 2:1) pour recevoir soit les comprimés de chlorhydrate de valganciclovir (900 mg une fois par jour) ou du ganciclovir oral (1 000 mg trois fois par jour); le traitement débutait dans les 10 jours suivant la transplantation et se poursuivait jusqu’au
jour 100 après la chirurgie.
14.2 Résultats des études
Traitement d’induction de la rétinite à CMV : étude WV15376
Tableau 12 Examen « à l’insu » de photographies de la rétine à la semaine 4 dans
l’étude WV15376
| Ganciclovir | Chlorhydrate de | |
| intraveineux | ||
| valganciclovir | ||
| Évolution de la rétinite à CMV après 4 semaines | N = 80 | N = 80 |
Évolution Aucune évolution | 7 63 | 7 64 |
Décès Arrêt du traitement en raison de manifestations indésirables Ne s’est pas présenté à nouveau à la clinique | 2 1 1 | 1 2 1 |
| Rétinite à CMV non confirmée au début de l’étude ou impossibilité d’interpréter les photos prises au départ | 6 | 5 |
Chez les patients évaluables, des signes visibles sur les photographies d’évolution de la maladie ont été observés chez 7 patients sur 70 (10 %) du groupe traité par le ganciclovir intraveineux et chez 7 patients sur 71 (9,7 %) traités par le chlorhydrate de valganciclovir. La différence dans la proportion de cas actifs était de 0,1 % (IC à 95 % : -9,7 % à 10,0 %). Selon la définition de l’efficacité comparable établie a priori, le chlorhydrate de valganciclovir sous forme de comprimés à raison de 900 mg deux fois par jour s’est révélé aussi efficace que le ganciclovir intraveineux à 5 mg/kg deux fois par jour.
Prévention de la maladie à CMV après une transplantation d’organe solide : étude PV16000
La proportion de patients chez qui la maladie à CMV est survenue, y compris le syndrome à CMV ou l’infection tissulaire invasive à CMV, au cours des 6 premiers mois suivant la transplantation était de 12,1 % chez les patients traités par le chlorhydrate de valganciclovir (N = 239) versus 15,2 % dans le groupe traité par le ganciclovir oral (N = 125). Cependant, chez les transplantés hépatiques, l’incidence d’infection tissulaire invasive à CMV était considérablement plus élevée dans le groupe traité par le chlorhydrate de valganciclovir par rapport au groupe du ganciclovir. Le tableau 13 résume ces résultats.
Tableau 13 Pourcentage de patients atteints de maladie à CMV et d’infection tissulaire invasive à
CMV, selon le type d’organe : Population de l’analyse ITT à 6 mois (Comité de surveillance du critère d’évaluation)
| Maladie à CMV1 | Infection tissulaire | Syndrome à CMV | ||||
| invasive à CMV | ||||||
| Organe | VGCV (N = 239) | GCV (N = 125) | VGCV (N = 239) | GCV (N = 125) | VGCV (N = 239) | GCV (N = 125) |
| Foie (n = 177) | 19 % (22/118) | 12 % (7/59) | 14 % (16/118) | 3 % (2/59) | 5 % (6/118) | 9 % (5/59) |
| Rein (n = 120) | 6 % (5/81) | 23 % (9/39) | 1 % (1/81) | 5 % (2/39) | 5 % (4/81) | 18 % (7/39) |
| Cœur (n = 56) | 6 % (2/35) | 10 % (2/21) | 0 % (0/35) | 5 % (1/21) | 6 % (2/35) | 5 % (1/21) |
| Rein/Pancréas (n = 11) | 0 % (0/5) | 17 % (1/6) | 0 % (0/5) | 17 % (1/6) | 0 % (0/5) | 0 % (0/6) |
GCV = ganciclovir oral; ITT = en intention de traiter; VGCV = chlorhydrate de valganciclovir 1 Nombre de patients atteints d’une maladie à CMV = nombre de patients atteints d’une infection tissulaire invasive à CMV + nombre de patients atteints d’un syndrome à CMV
La majorité des cas de maladie à CMV sont survenus après la fin de la phase de traitement, lorsque les patients ne recevaient plus de traitement prophylactique contre le CMV par le ganciclovir oral ou par le valganciclovir. Pendant la période suivant le traitement, l’intervalle avant l’apparition de la maladie à CMV était généralement plus court dans le groupe traité par le ganciclovir.
L’incidence du rejet aigu de greffes jusqu’à 6 mois après la transplantation était légèrement plus élevée dans le groupe du ganciclovir (36,0 % versus 29,7 % dans le groupe du valganciclovir).
La prolongation de la prophylaxie par le chlorhydrate de valganciclovir jusqu’à 200 jours après la transplantation peut entraîner un certain bienfait chez les receveurs d’une greffe rénale à risque élevé (D+/R-). Toutefois, une plus grande incidence de manifestations indésirables liées au traitement, y compris de leucopénie et de neutropénie, a été observée lorsque la prophylaxie était prolongée jusqu’à 200 jours après la transplantation, comparativement à 100 jours après la transplantation. La décision de prolonger la prophylaxie doit être prise uniquement lorsque les bienfaits potentiels l’emportent sur les risques (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Utilisation chez les enfants
La pharmacocinétique et l’innocuité du valganciclovir ont été étudiées chez 109 enfants ayant reçu une greffe d’organe solide. Les manifestations indésirables fréquentes (signalées chez plus de 10 % des patients) observées chez ces patients comprenaient la diarrhée (32 %), la pyrexie (24 %), l’hypertension (22 %), l’infection des voies respiratoires supérieures (22 %), les vomissements (21 %), l’anémie (14 %), la neutropénie (13 %), la constipation (11 %), les nausées (11 %) et le rejet de greffon (10 %).
14.3 Études de biodisponibilité comparatives
Une étude randomisée, à deux voies, à dose unique (dose de 450 mg sous forme de 1 comprimé de 450 mg), croisée et comparative de la biodisponibilité par voie orale des comprimés MINT-VALGANCICLOVIR (Mint Pharmaceuticals Inc.) et des comprimés VALCYTEMD (ROCHE PHARMA AG) a été menée chez des sujets adultes de sexe masculin en bonne santé, soumis à un régime alimentaire riche en graisses et en calories. Les données comparatives de biodisponibilité issues des 26 sujets inclus dans l’analyse statistique sont présentées dans le tableau suivant :
TABLEAU RÉCAPITULATIF DES ÉTUDES DE BIODISPONIBILITE COMPARATIVES
| Valganciclovir | ||||||||
| (1 x 450 mg) | ||||||||
| Moyenne géométrique | ||||||||
| Moyenne arithmétique (% de CV) | ||||||||
| Paramètre | Test1 | Référence2 | Rapport de | Intervalle de confiance à 90 % | ||||
| moyenne | ||||||||
| géométriques (%) | ||||||||
ASCT (ng·h/mL) | 310,0 316,2 (19,2) | 292,2 297,4 (18,8) | 106,1 | 103,1 – 109,2 | ||||
ASCI (ng·h/mL) | 313,9 320,1 (19,1) | 296,2 301,4 (18,5) | 106,0 | 103,0 – 109,0 | ||||
CMAX (ng/mL) | 145,9 155,0 (34,3) | 154,0 161,4 (32,7) | 94,8 | 85,4 – 105,2 | ||||
| TMAX3 (h) | 1,75 (1,00 - 3,00) | 1,75 (0,67 - 3,50) | ||||||
| Valganciclovir | |||||||||
| (1 x 450 mg) | |||||||||
| Moyenne géométrique | |||||||||
| Moyenne arithmétique (% de CV) | |||||||||
| Paramètre | Test1 | Référence2 | Rapport de | Intervalle de confiance à 90 % | |||||
| moyenne | |||||||||
| géométriques (%) | |||||||||
| T½4 (h) | 0,89 (18,9) | 0,89 (15,2) | |||||||
1 Comprimés PrMINT-VALGANCICLOVIR (sous forme de chlorhydrate de valganciclovir), 450 mg (Mint Pharmaceuticals Inc).
2 Comprimés PrVALCYTEMD (sous forme de chlorhydrate de valganciclovir), 450 mg (Roche Pharma AG). 3 Exprimé sous forme de médiane (étendue) seulement.
4 Exprimé sous forme de moyenne arithmétique (% de CV) seulement.
15 MICROBIOLOGIE
Effet antiviral : traitement de la rétinite à CMV chez des patients atteints du sida
Dans une étude où le chlorhydrate de valganciclovir en comprimés a été administré à des sujets atteints du syndrome d'immunodéficience acquise (sida) pour le traitement d’une rétinite à CMV, son effet antiviral a été mis en évidence par une diminution de l’excrétion virale (voir tableau 15).
Tableau 15 Effet antiviral des comprimés de chlorhydrate de valganciclovir
| Cultures de CMV positives | Virémie à CMV objectivée par PCR | |||
| (amplification en chaîne par | ||||
| polymérase) qualitative | ||||
| Moment de | Comprimés | Ganciclovir | Comprimés | Ganciclovir |
| l’évaluation | chlorhydrate de | intraveineux† | chlorhydrate de | intraveineux† |
| valganciclovir* | valganciclovir* | |||
| Avant le traitement | 46 % (33/71) | 65 % (46/71) | 40 % (31/77) | 51 % (39/76) |
| Semaine 4 | 7 % (4/58) | 6 % (4/64) | 4 % (3/71) | 3 % (2/70) |
* 900 mg 2 f.p.j. pendant 21 jours, puis 900 mg 1 f.p.j. pendant 7 jours
† 5 mg/kg 2 f.p.j. pendant 21 jours, puis 5 mg/kg 1 f.p.j. pendant 7 jours
Suppression virale : prévention d’une maladie à CMV après une transplantation d’organe solide
Dans une étude sur l’emploi des comprimés de chlorhydrate de valganciclovir pour la prévention d’une maladie à CMV chez des patients ayant subi une transplantation cardiaque, rénale, hépatique ou rein-pancréas, l’incidence de virémie (charge virale du CMV supérieure au seuil de détection de 400 copies/ml) était inférieure dans le groupe sous valganciclovir pendant la période où les patients recevaient un traitement prophylactique avec le médicament de l’étude (2,9 %, contre 10,4 % dans le groupe sous ganciclovir). Six mois après la transplantation, la proportion de patients ayant présenté une virémie était comparable dans les deux groupes de traitement (39,7 % pour le valganciclovir contre 43,2 % pour le ganciclovir).
Activité antivirale contre les herpèsvirus humains
Les virus humains sensibles sont le cytomégalovirus (CMV), le virus de l’herpès simplex (VHS) types 1 et 2 (HSV-1, HSV-2), l’herpèsvirus hominis types 6, 7 et 8 (HHV-6, HHV-7, HHV-8), le virus d’Epstein-Barr (EBV), le virus de la varicelle et du zona (VZV) et le virus de l’hépatite B. La mise en évidence d'une activité antivirale ne correspond pas nécessairement à une réponse clinique.
Résistance virale
Des virus peuvent acquérir une résistance au ganciclovir, après une administration prolongée du valganciclovir, par sélection de mutations au niveau du gène codant pour la kinase virale (UL97), responsable de la monophosphorylation du ganciclovir, ou du gène codant pour la polymérase virale (UL54). Les mutations du gène UL97 surviennent plus tôt et plus fréquemment que les mutations du gène UL54. Les virus contenant des mutations du gène UL97 sont résistants seulement au ganciclovir, M460V/I, H520Q, C592G, A594V, L595S et C603W étant les substitutions associées à une résistance au ganciclovir les plus fréquemment signalées, tandis que les virus contenant des mutations du gène UL54 peuvent afficher une résistance croisée à d’autres antiviraux qui ciblent la polymérase virale et vice versa. Les substitutions d’acides aminés dans le gène UL54 qui confèrent une résistance croisée au ganciclovir et au cidofovir sont généralement situées dans les domaines d’exonucléase et la région V, toutefois des substitutions d’acides aminés conférant une résistance croisée à foscarnet sont diverses, mais concentrées au niveau des régions II (codon 696-742) et III (codon 805-845) et entre ces régions.
La résistance du CMV au ganciclovir dans les essais in vitro est définie provisoirement par une CI50 > 1,5 μg/ml (6,0 μM). Une résistance du CMV au ganciclovir a été observée chez des personnes atteintes du sida et d’une rétinite à CMV qui n’avaient jamais reçu de ganciclovir. On a également recensé des cas de résistance virale chez des patients qui ont suivi un traitement de longue durée par le ganciclovir pour une rétinite à CMV. La possibilité d’une résistance virale est à envisager chez les patients qui affichent une mauvaise réponse clinique ou une excrétion virale persistante durant le traitement.
Traitement de la rétinite à CMV chez les patients atteints du sida
Dans une étude clinique, une analyse génotypique du CMV dans des échantillons de leucocytes polymorphonucléaires prélevés chez 148 patients sidéens atteints d’une rétinite à CMV a révélé que 2,2 %, 6,5 %, 12,8 % et 15,3 % de ces échantillons contenaient des mutations au niveau du gène UL97 après 3, 6, 12 et 18 mois de traitement par le valganciclovir, respectivement.
Prévention d’une maladie à CMV après une transplantation d’organe solide
Au cours d’une étude clinique sur l’emploi du valganciclovir (et du ganciclovir) pour la prévention d’une maladie à CMV chez des patients ayant subi une transplantation cardiaque, rénale, hépatique ou rein-pancréas, on a vérifié la résistance au ganciclovir par analyse génotypique du CMV dans des globules blancs prélevés 1) au jour 100 (fin du traitement prophylactique avec le médicament de l’étude) et 2) jusqu’à 6 mois après la transplantation dans les cas où l’on soupçonnait une maladie à CMV avec virémie.
À la fin du traitement prophylactique avec le médicament de l’étude (jour 100), l’incidence de la résistance était de 0 échantillon sur 198 (0 %) pour le valganciclovir et de 2 échantillons sur 103 (1,9 %) pour le ganciclovir.
Dans les cas de maladie à CMV avec virémie, l’incidence de la résistance était de 0 échantillon sur 50 (0 %) pour le valganciclovir et de 2 échantillons sur 29 (6,9 %) pour le ganciclovir.
16 TOXICOLOGIE NON CLINIQUE
Les études ont montré que le valganciclovir possède le même profil de toxicité que le ganciclovir.
Pharmacologie animale
Divers essais d’innocuité pharmacologiques ont été réalisés en vue d’évaluer l’effet du valganciclovir sur les principaux systèmes et appareils organiques. On n’a relevé aucun effet cliniquement pertinent du valganciclovir sur les reins, les intestins, le système nerveux autonome et l’appareil cardiorespiratoire ni sur le comportement apparent.
Toxicologie générale
Toxicité aiguë : des études de toxicité aiguë après l’administration orale d’une dose unique de valganciclovir ont été menées chez la souris et le chien. L’administration de doses orales uniques allant jusqu’à 2 000 mg/kg de valganciclovir à des souris n’a mis en évidence aucune anomalie. Chez les chiens, l’administration de doses unique de 500 et 1 000 mg/kg a donné lieu à une baisse du nombre de globules blancs, des neutrophiles et des plaquettes. Des vomissements ont été observés dans les 3 heures suivant l’administration de 100 mg/kg.
Toxicité chronique : les études réalisées chez la souris, le rat et le chien ont montré que l’appareil reproducteur, le système hématopoïétique, les reins et l’appareil digestif sont les principales cibles de la toxicité du valganciclovir.
Dans une étude intraveineuse chez la souris, où l’exposition générale au valganciclovir correspondait à 10 fois l’exposition prévue chez l’humain, le valganciclovir a provoqué la même gamme de symptômes de toxicité que le ganciclovir, sans plus.
La cible la plus fréquente était l’appareil reproducteur mâle. Parmi les lésions qui ont été observées, citons une atrophie des cellules épithéliales des testicules, une oligospermie et des modifications au niveau des organes sexuels annexes aux taux d’exposition sous-thérapeutiques. Les seules anomalies retrouvées au niveau des organes génitaux femelles étaient une atrophie de l’utérus, des ovaires et du clitoris.
Le valganciclovir a provoqué une dégénérescence de la muqueuse ou des cryptes intestinales chez la souris et le chien. Les modifications hématopoïétiques suivantes ont été enregistrées : atrophie de la glande lymphoréticulaire, leucopénie, plus particulièrement neutropénie, anémie, thrombopénie et hypocellularité médullaire.
Une toxicité rénale a été rapportée chez la souris, se manifestant par une basophilie tubulaire, une dilatation et une nécrose pelviennes, associée à des anomalies pathologiques cliniques.
Aucune étude n’a été effectuée en vue d’évaluer les effets cancérogènes et les effets toxiques sur la reproduction du valganciclovir. Étant donné que le valganciclovir se comporte comme le ganciclovir dans toutes les études, on présume qu’il aura les mêmes effets tératogènes, mutagènes et cancérogènes que le ganciclovir.
Cancérogénicité : dans une étude menée sur 18 mois, le ganciclovir s’est révélé être cancérogène chez la souris à des doses orales de 20 et 1 000 mg/kg/jour (environ 0,1 et 1,4 fois l’exposition moyenne au médicament chez l’humain, respectivement, après l’administration de la dose recommandée de 5 mg/kg par voie intraveineuse, selon les comparaisons des surfaces sous la courbe [SSC] des concentrations plasmatiques en fonction du temps). À la dose de 1 000 mg/kg/jour, on a noté une hausse significative de l’incidence des tumeurs agissant sur la glande préputiale chez les mâles, l’estomac antérieur (muqueuse non glandulaire) chez les mâles et les femelles, et les tissus génitaux et le foie chez les femelles. À la dose de 20 mg/kg/jour, une incidence légèrement accrue de tumeurs a été notée dans les glandes préputiales et de Harder chez les mâles, l’estomac antérieur chez les mâles et les femelles et le foie chez les femelles. Aucun effet cancérogène n’a été observé chez les souris qui recevaient du ganciclovir à raison de 1 mg/kg/jour (évalué à 0,1 fois la dose humaine selon une comparaison des SSC). À l’exception du sarcome histiocytaire du foie, les tumeurs induites par le ganciclovir étaient généralement d’origine épithéliale ou vasculaire. Même si les glandes préputiales et clitorales, l’estomac antérieur et les glandes de Harder n’ont pas d’équivalents chez l’humain, le ganciclovir doit être considéré comme un agent cancérogène potentiel chez l’humain.
Génotoxicité : le ganciclovir a entraîné des mutations ponctuelles et des lésions chromosomiques dans des cellules de mammifères in vitro et in vivo, mais n’a entraîné aucune mutation ponctuelle dans des cellules bactériennes ou de levure, aucune létalité dominante chez la souris, ni aucune transformation morphologique cellulaire in vitro.
Le pouvoir mutagène et clastogène du valganciclovir a été évalué à l’aide du test de mutation bactérienne, du test de mutation génique sur culture de cellules de mammifères et du test d’aberrations chromosomiques in vivo. Le valganciclovir s’est révélé mutagène dans le test du lymphome de souris, avec ou sans activation métabolique, et clastogène dans le test du micronoyau à une dose cytotoxique.
Toxicologie pour la reproduction et le développement : les études sur la toxicité liée à la reproduction n’ont pas été répétées avec le valganciclovir en raison de la conversion rapide et importante de cet agent en ganciclovir. Pour cette raison, on prévoit que le valganciclovir aura les mêmes effets toxiques sur la reproduction que le ganciclovir. Le ganciclovir a entraîné une réduction du comportement d’accouplement et de la fertilité, et une augmentation de la mortalité embryonnaire chez les souris femelles après l’administration de doses de 90 mg/kg/jour par voie intraveineuse (environ 1,7 fois l’exposition moyenne au médicament chez l’humain après administration de 5 mg/kg, selon les comparaisons des SSC). Le ganciclovir a entraîné une réduction de la fertilité chez les souris mâles après l’administration de doses quotidiennes par voie intraveineuse ≥ 2 mg/kg et de doses quotidiennes par voie orale ≥ 10 mg/kg. Ces effets étaient réversibles après l’administration de doses quotidiennes de 2 mg/kg par voie intraveineuse et de doses quotidiennes de 10 mg/kg par voie orale, mais demeuraient irréversibles ou n’étaient pas entièrement réversibles avec des doses quotidiennes de 10 mg/kg par voie intraveineuse et des doses quotidiennes de 100 ou 1 000 mg/kg par voie orale. Le ganciclovir a également entraîné une hypospermatogenèse chez les rats après des doses quotidiennes par voie orale de 100 mg/kg ou plus et chez les chiens après des doses quotidiennes par voie intraveineuse et par voie orale ≥ 0,4 mg/kg et de 0,2 mg/kg, respectivement.
Le ganciclovir s’est révélé embryotoxique chez le lapin et chez la souris, après une administration intraveineuse, et tératogène chez le lapin. Des résorptions fœtales ont été observées chez au moins 85 % des lapines et des souris à qui on avait administré 60 mg/kg/jour et 108 mg/kg/jour (2 fois l’exposition au médicament chez l’humain, selon la comparaison des SSC), respectivement. Les effets observés chez les lapins incluaient : retard de croissance fœtale, mortalité embryonnaire, tératogénicité ou toxicité maternelle. Les altérations tératogènes incluaient : fente palatine, anophtalmie/microphtalmie, organes aplasiques (rein et pancréas), hydrocéphalie et brachygnathie. Chez la souris, les effets observés étaient la toxicité maternelle/fœtale et la mortalité embryonnaire.
Des doses quotidiennes de 90 mg/kg administrées par voie intraveineuse à des femelles juste avant l’accouplement, pendant la gestation et pendant la période de lactation ont entraîné une hypoplasie des testicules et des vésicules séminales chez les petits mâles âgés d’un mois, ainsi que des changements pathologiques dans la région non glandulaire de l’estomac. L’exposition au médicament chez la souris, évaluée par la SSC, était d’environ 1,7 fois la SSC chez l’humain.
Des données obtenues à partir d’un modèle placentaire humain ex vivo montrent que le ganciclovir traverse la barrière placentaire et que le mécanisme de transfert est probablement une simple diffusion. Le transfert n’était pas saturable avec une concentration de 1 à 10 mg/ml et s’est produit par diffusion passive.
Le valganciclovir peut être tératogène ou embryotoxique aux niveaux posologiques recommandés chez l’humain. Aucune étude adéquate et bien contrôlée n’a été menée chez des femmes enceintes. MINT-VALGANCICLOVIR ne devrait être utilisé pendant la grossesse que si les avantages potentiels l’emportent sur le risque potentiel pour le fœtus.
Remarque : Toutes les comparaisons posologiques présentées dans cette sous-section sont fondées sur la SSC chez l’humain après l’administration d’une perfusion unique de 5 mg/kg de ganciclovir tel qu’utilisé pendant la phase de traitement d’entretien. En comparaison avec la perfusion unique de 5 mg/kg, l’exposition chez l’humain est doublée pendant la phase d’induction par voie intraveineuse (5 mg/kg 2 f.p.j.). Les comparaisons posologiques entre espèces doivent être multipliées par 2 pour le traitement d’induction par voie intraveineuse avec le ganciclovir.
17 MONOGRAPHIES DE RÉFÉRENCE
- 1. VALCYTEMD (comprimés, 450 mg; poudre pour solution orale, 50 mg/mL), numéro de contrôle 264707, monographie de produit, CHEPLAPHARM Arzneimittel GmbH (2022-07-11)