


Monographie de produit - Mirvala 21
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 2 CONTRE-INDICATIONS | 2023-07 |
| 7 MISES EN GARDE ET PRÉCAUTIONS | 2023-07 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ................................... 4
1 INDICATIONS ............................................................................................................ 4
1.1 Enfants .................................................................................................................... 4
1.2 Personnes âgées ..................................................................................................... 4
2 CONTRE-INDICATIONS .............................................................................................. 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » .............................. 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................. 6
4.1 Considérations posologiques .................................................................................. 6
4.2 Dose recommandée et modification posologique ................................................. 6
4.4 Administration ........................................................................................................ 6
4.5 Dose oubliée ........................................................................................................... 8
5 SURDOSAGE ........................................................................................................... 10
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........ 10
7 MISES EN GARDE ET PRÉCAUTIONS ......................................................................... 12
7.1 Populations particulières ...................................................................................... 21
7.1.1 Femmes enceintes ............................................................................................ 21
7.1.2 Allaitement ....................................................................................................... 21
7.1.3 Enfants .............................................................................................................. 21
7.1.4 Personnes âgées ............................................................................................... 21
8 EFFETS INDÉSIRABLES ............................................................................................. 22
8.1 Aperçu des effets indésirables .............................................................................. 22
8.2 Effets indésirables observés dans les essais cliniques .......................................... 24
8.5 Effets indésirables observés après la mise en marché ......................................... 26
9 INTERACTIONS MÉDICAMENTEUSES ....................................................................... 27
9.2 Aperçu des interactions médicamenteuses.......................................................... 27
9.4 Interactions médicament-médicament ................................................................ 28
9.5 Interactions médicament-aliment ........................................................................ 37
9.6 Interactions médicament-plante médicinale ....................................................... 37
9.7 Interactions médicament-tests de laboratoire ..................................................... 37
10 PHARMACOLOGIE CLINIQUE ................................................................................... 36
10.1 Mode d’action ....................................................................................................... 36
10.2 Pharmacodynamie ................................................................................................ 38
10.3 Pharmacocinétique ............................................................................................... 39
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................................. 41
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................ 40
PARTIE II : INFORMATION SCIENTIFIQUE ............................................................................ 41
13 INFORMATION PHARMACEUTIQUE ......................................................................... 41
14 ESSAIS CLINIQUES ................................................................................................... 42
14.1 Essais cliniques par indication .............................................................................. 42
14.2 Études sur la biodisponibilité comparative .......................................................... 47
16 TOXICOLOGIE NON CLINIQUE.................................................................................. 48
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ............................................................. 55
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ............................................... 57
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
MIRVALA (comprimés de désogestrel et d’éthinyl estradiol) est indiqué pour :
- la prévention de la grossesse
1.1 Enfants
Enfants : L’innocuité et l’efficacité de comprimés de désogestrel et d’éthinyl estradiol n’ont pas été établies chez les femmes de moins de 18 ans.
L’utilisation de ce produit avant l’apparition des premières menstruations n’est pas indiquée.
1.2 Personnes âgées
Personnes âgées : MIRVALA n’est pas indiqué chez les femmes ménopausées.
2 CONTRE-INDICATIONS
Les contraceptifs hormonaux combinés (CHC) ne devraient pas être utilisés en présence de l’une des conditions de santé énumérées ci-dessous. Si l’une de ces conditions devait survenir pour la première fois pendant l’administration de contraceptifs hormonaux combinés, il faut immédiatement cesser de les prendre.
- MIRVALA est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE;
- présence ou antécédents de thrombose veineuse (thrombose veineuse profonde, embolie pulmonaire);
- antécédents ou épisodes actuels de troubles vasculaires cérébraux;
- présence ou antécédents de thrombose artérielle (infarctus du myocarde, accident vasculaire cérébral) ou d’états prodromiques (p. ex. accident ischémique transitoire, angine de poitrine);
- cardiopathie valvulaire accompagnée de complications;
- présence ou antécédents de maladie hépatique grave, et ce, tant que les valeurs de la fonction hépatique ne sont pas revenues à la normale;
- utilisation concomitante avec un traitement contre le virus de l’hépatite C (VHC) associant l’ombitasvir, le paritaprévir et le ritonavir, avec ou sans dasabuvir, ou avec un produit médicinal contenant l’association glécaprévir/pibrentasvir (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES);
- présence ou antécédents de tumeurs hépatiques (bénignes ou malignes);
- cancers, connus ou soupçonnés, influencés par les stéroïdes sexuels (p. ex. des organes génitaux ou du sein);
- saignement vaginal anormal de cause inconnue;
- ictère d’origine stéroïdienne ou ictère cholestatique ou antécédents d’ictère gravidique;
- toute lésion oculaire causée par une maladie vasculaire ophtalmique, telle que perte partielle ou totale de la vue ou anomalie des champs visuels;
- grossesse certaine ou soupçonnée;
- épisodes ou antécédents de migraines avec aura focale;
- antécédents ou épisodes de pancréatite associée à une hypertriglycéridémie grave;
présence de facteurs de risque graves ou multiples de thrombose artérielle ou veineuse :
- hypertension grave (tension artérielle systématiquement ≥ 160/100 mmHg);
- prédisposition héréditaire ou acquise à la thrombose veineuse ou artérielle, telle que la mutation du facteur V de Leiden et une résistance à la protéine C activée, un déficit en antithrombine III, un déficit en protéine C, un déficit en protéine S, une hyperhomocystéinémie (p. ex. en raison des mutations C677T et A1298 du gène MTHFR), la mutation G20210A du gène de la prothrombine, et des anticorps antiphospholipides (anticorps anticardiolipine, anticoagulant lupique);
- dyslipoprotéinémie grave;
- tabagisme et âge > 35 ans;
- diabète sucré avec atteinte vasculaire;
chirurgie majeure associée à un risque élevé de thromboembolie postopératoire
(voir 7 MISES EN GARDE ET PRÉCAUTIONS);
- immobilisation prolongée (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Le tabagisme augmente le risque d’effets indésirables graves au niveau du cœur et des vaisseaux sanguins. Ce risque augmente avec l’âge et devient significatif chez les utilisatrices de contraceptifs oraux de plus de 35 ans et en fonction du nombre de cigarettes fumées. Pour cette raison, les contraceptifs oraux combinés, y compris MIRVALA, ne devraient pas être utilisés par des femmes âgées de plus de 35 ans et qui fument (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Les patientes doivent être informées du fait que les contraceptifs oraux NE PROTÈGENT PAS contre les infections transmises sexuellement (ITS), y compris le VIH/SIDA. Pour se protéger contre les IST, les patientes devraient utiliser des condoms en latex EN ASSOCIATION AVEC des contraceptifs oraux.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Les patientes doivent être avisées de lire la notice d’emballage avant de commencer le traitement par MIRVALA et toutes les fois qu’un doute survient quant à l’administration. Les patientes doivent être avisées de lire la notice d’emballage et l’étiquette autocollante indiquant les jours de la semaine. Si des questions supplémentaires subsistent, les patientes devraient communiquer avec leur médecin ou le personnel de leur clinique.
Les comprimés MIRVALA sont offerts selon un schéma posologique de 21 jours ou de 28 jours. Les comprimés MIRVALA doivent être pris chaque jour, à peu près à la même heure, jusqu’à ce que la plaquette soit vide. La patiente peut commencer à prendre MIRVALA le jour 1 de son cycle menstruel (soit le premier jour de l’écoulement menstruel), ou le premier dimanche après le début de ses menstruations. Si ses menstruations commencent un dimanche, la patiente doit prendre le premier comprimé le jour même.
4.2 Dose recommandée et modification posologique
MIRVALA 21 (schéma de 21 jours) : La patiente prend un comprimé blanc par jour pendant 21 jours consécutifs (trois semaines), puis aucun comprimé pendant les sept jours (une semaine) suivants. La période ne correspondant à la prise d’aucune pilule ne doit pas dépasser sept jours consécutifs. La patiente commencera une nouvelle plaquette le huitième jour. Les menstruations seront présentes probablement pendant les sept jours correspondant à l’arrêt de la prise de comprimé (il est possible que les saignements soient moins abondants et durent moins longtemps que d’habitude).
MIRVALA 28 (schéma de 28 jours) : La patiente prend un comprimé blanc par jour pendant 21 jours (trois semaines) consécutifs, puis un comprimé vert pendant les sept jours (une semaine) suivants. La patiente commencera une nouvelle plaquette (les comprimés blancs) le huitième jour, après avoir pris tous les comprimés verts. Elle aura probablement ses menstruations durant la période où elle prendra les comprimés verts. Avec ce schéma, la patiente ne doit pas passer une journée sans prendre de comprimé.
4.4 Administration
Il est recommandé de prendre MIRVALA à la même heure chaque jour. On peut recommander à la patiente d’associer la prise du comprimé avec une activité régulière comme prendre un repas ou se coucher.
Les nouvelles utilisatrices devraient utiliser une deuxième méthode de contraception (p. ex. des condoms en latex et un spermicide en mousse ou en gelée) durant les sept premiers jours de leur premier cycle d’utilisation de la pilule. Elles auront ainsi une protection supplémentaire en cas d’oubli de pilules, en attendant de s’y habituer.
La patiente doit être avisée de ne pas abandonner le traitement si des microrragies, de légers saignements ou des maux d’estomac surviennent au cours des trois premiers mois de la prise du contraceptif. Habituellement, la situation se corrige d’elle-même. Si tel n’est pas le cas, la patiente devrait consulter son médecin ou le personnel de sa clinique.
Le schéma posologique ne doit pas être modifié (la patiente ne devrait pas interrompre la pilule) même si elle n’a pas souvent de relations sexuelles.
Au moment de recevoir un traitement médical, quel qu’il soit, elle doit mentionner à son médecin qu’elle prend des contraceptifs oraux.
En cas de vomissements
En cas de trouble gastro-intestinal grave, il se peut que le médicament ne soit pas complètement absorbé et une méthode de contraception auxiliaire doit être utilisée. Si des vomissements surviennent de trois à quatre heures après la prise de la pilule, respecter la marche à suivre qui est indiquée ci-dessous. Si l’utilisatrice ne veut pas changer son horaire habituel de prise du comprimé, elle doit prendre les comprimés supplémentaires nécessaires d’une autre plaquette.
Quand commencer MIRVALA
Pas de contraceptif hormonal au cours du cycle précédent : L’utilisatrice doit commencer à prendre les comprimés le Jour 1 de son cycle menstruel ou le premier dimanche après le début de ses menstruations.
En remplacement d’une autre méthode de contraception hormonale combinée (contraceptif oral combiné [COC], anneau vaginal ou timbre transdermique) : L’utilisatrice devrait commencer MIRVALA préférablement le jour suivant la prise de la dernière pilule active de son COC, ou, au plus tard, le jour suivant la dernière journée sans pilule ou la prise de la dernière pilule inactive de son cycle précédent. Si la patiente utilisait jusque-là un anneau vaginal ou un timbre transdermique, elle doit commencer à prendre MIRVALA de préférence le jour où elle le retire, mais pas plus tard que le moment auquel elle aurait dû insérer un autre anneau ou appliquer un autre timbre.
En remplacement d’une méthode uniquement progestative (pilule microdosée, injection, implant contraceptif) ou d’un dispositif intra-utérin (DIU) libérant un progestatif : La patiente peut passer de la pilule microdosée à MIRVALA n’importe quel jour du cycle. Les patientes qui reçoivent des injections de progestatifs doivent commencer à prendre MIRVALA le jour prévu de l’injection suivante. Les patientes qui utilisent un implant contraceptif ou un DIU doivent commencer MIRVALA la journée du retrait du dispositif. Dans tous les cas, on doit aviser la patiente d’utiliser une méthode de contraception supplémentaire (méthode de barrière) pendant les sept premiers jours de la prise de MIRVALA.
Après un avortement au premier trimestre : La patiente peut immédiatement commencer à prendre MIRVALA. Elle n’a ainsi pas besoin d’utiliser une méthode de contraception supplémentaire.
Après un accouchement ou un avortement au deuxième trimestre : Après avoir consulté son médecin, la patiente peut commencer MIRVALA de 21 à 28 jours après un accouchement ou un avortement survenu au deuxième trimestre. Si elle commence plus tard, elle doit employer une méthode de contraception supplémentaire (méthode de barrière) pendant les sept premiers jours d’utilisation de MIRVALA. Toutefois, si elle a déjà eu des relations sexuelles, il faut exclure l’éventualité d’une grossesse ou attendre qu’elle ait eu ses prochaines menstruations avant de commencer MIRVALA.
L’augmentation du risque de thromboembolie veineuse (TEV) pendant la période postpartum doit être prise en compte quand on recommence à prendre MIRVALA (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Pour les femmes qui allaitent, voir 7 MISES EN GARDE ET PRÉCAUTION, Allaitement.
4.5 Dose oubliée
La patiente devrait être avisée d’utiliser le tableau ci-dessous si elle oublie de prendre un comprimé contraceptif ou plus. Les directives sont données en fonction du nombre de comprimés oubliés et du moment du début de la prise des comprimés.
| Cycle débutant le dimanche | Cycle débutant le Jour 1 |
| Oubli d’un comprimé | Oubli d’un comprimé |
| Prenez-le aussitôt que vous vous apercevez de l’omission et prenez le comprimé suivant à l’heure habituelle. Cela signifie que vous pourriez prendre 2 comprimés le même jour. | Prenez-le aussitôt que vous vous apercevez de l’omission et prenez le comprimé suivant à l’heure habituelle. Cela signifie que vous pourriez prendre 2 comprimés le même jour. |
| Oubli de deux comprimés de suite | Oubli de deux comprimés de suite |
Deux premières semaines
| Deux premières semaines
|
| Cycle débutant le dimanche | Cycle débutant le Jour 1 |
Troisième semaine
| Troisième semaine
|
| Oubli de trois comprimés de suite ou plus | Oubli de trois comprimés de suite ou plus |
N’importe quand au cours du cycle
| N’importe quand au cours du cycle
|
Oublier de prendre des pilules peut entraîner des microrragies ou saignements légers, même si les pilules oubliées sont reprises plus tard. La patiente peut également avoir de légers maux d’estomac les jours où elle prend deux comprimés pour rattraper les doses oubliées.
Si la femme oublie de prendre sa pilule à n’importe quel moment du cycle, elle pourrait devenir enceinte. Le risque de grossesse est plus élevé lorsque la boîte est commencée en retard ou qu’une ou plusieurs pilules sont oubliées au début ou à la fin du cycle.
La patiente doit être avisée de toujours avoir une méthode auxiliaire de contraception (comme
des condoms en latex et un spermicide en mousse ou en gel) qu’elle peut utiliser si elle oublie de prendre sa pilule, ainsi qu’une boîte supplémentaire, pleine.
Si la patiente oublie plus d’une pilule deux mois de suite, elle doit en aviser son médecin ou le personnel de sa clinique. Il se pourrait qu’il faille discuter avec elle des moyens pour faciliter la prise des pilules ou de l’utilisation d’un autre moyen de contraception.
NOTE aux patientes qui suivent le schéma thérapeutique de 28 jours (MIRVALA 28) : S’il leur arrive d’oublier une ou plusieurs des sept pilules vertes (sans hormones) au cours de la quatrième semaine, elles n’ont qu’à jeter de manière sécuritaire les pilules oubliées et à continuer de prendre une pilule chaque jour jusqu’à ce que la boîte soit vide. Il n’y a pas lieu d’utiliser une méthode de contraception auxiliaire.
5 SURDOSAGE
On n’a pas rapporté d’effets graves ou néfastes à la suite de l’ingestion de fortes doses de contraceptifs oraux par de jeunes enfants. Un surdosage peut causer des nausées et provoquer des saignements de retrait chez la femme. Il n’existe pas d’antidote et le traitement doit être symptomatique.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 - Formes posologiques, concentrations, composition et emballage
| Voie | Forme posologique / | Ingrédients non médicinaux |
| d’administration | concentration / | |
| composition | ||
| Orale | Comprimés/0,15 mg de désogestrel et 0,03 mg d’éthinylestradiol | MIRVALA 21 et MIRVALA 28 comprennent 21 comprimés blancs de forme ronde, renfermant les ingrédients inactifs suivants : acide stéarique, alpha-tocophérol, amidon de maïs, dioxyde de titane, hypromellose 2910, lactose monohydraté, polysorbate, povidone K-30, silice colloïdale anhydre et triacétine. MIRVALA 28 contient également 7 comprimés verts renfermant les ingrédients inactifs suivants : amidon de maïs, dioxyde de titane, hypromellose 2910, lactose monohydraté, laque d’aluminium bleue FD&C no 2, oxyde de fer jaune, polysorbate, povidone K-30, silice colloïdale anhydre, stéarate de magnésium et triacétine. |
Conditionnement
MIRVALA 21
Bandes à pellicule enfonçable comprenant chacune 21 comprimés blancs. La bande à pellicule enfonçable est constituée d’une plaque thermoformée en PVC-PVDC/aluminium.
MIRVALA 28
Bandes à pellicule enfonçable comprenant chacune 21 comprimés blancs et 7 comprimés verts. La bande à pellicule enfonçable est constituée d’une plaque thermoformée en PVC-PVDC/aluminium.
Présentation
- MIRVALA 21 : Chaque boîte contient une pochette et une plaquette alvéolée contenant 21 comprimés blancs de forme ronde, portant l’inscription « MI » d’un côté et « 7 » de l’autre. Chaque comprimé pour administration orale renferme 0,15 mg de désogestrel et 0,03 mg d’éthinyl estradiol.
- MIRVALA 28 : Chaque boîte contient une pochette et une plaquette alvéolée contenant 21 comprimés blancs de forme ronde, portant l’inscription « MI » d’un côté et « 7 » de l’autre, et 7 comprimés verts de forme ronde, ne portant aucune inscription. Chaque comprimé blanc pour administration orale renferme 0,15 mg de désogestrel et 0,03 mg d’éthinyl estradiol. Les comprimés verts contiennent des ingrédients inactifs.
L’essai de dissolution correspond au 2e test de la monographie de l’USP.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Interrompre la médication dès le premier signe de l’une ou l’autre des manifestations suivantes :
A. Troubles thromboemboliques et cardiovasculaires tels que thrombophlébite, embolie pulmonaire, troubles vasculaires cérébraux, ischémie myocardique, thrombose mésentérique et thrombose rétinienne.
B. États qui prédisposent à la stase veineuse et à la thrombose vasculaire (p. ex.
immobilisation après un accident ou alitement au cours d’une maladie de longue durée). D’autres méthodes non hormonales de contraception devraient être utilisées jusqu’à ce que l’utilisatrice reprenne ses activités normales. Quant à l’utilisation des contraceptifs oraux lorsqu’on envisage une intervention chirurgicale, voir la rubrique Considérations péri-opératoires.
C. Troubles visuels, partiels ou complets.
D. Œdème papillaire ou lésions vasculaires ophtalmiques.
E. Céphalée intense d’origine inconnue ou aggravation d’une céphalée migraineuse. F. Augmentation du nombre de crises d’épilepsie.
Tout au long de cette section, le terme général « contraceptifs hormonaux combinés » est utilisé quand des données existent pour les contraceptifs oraux et non oraux. Le terme « contraceptifs oraux combinés » (COC) est utilisé quand des données n’existent que pour les contraceptifs oraux.
Les renseignements qui suivent proviennent d’études sur les contraceptifs oraux combinés (COC).
La prise d’un COC est associée à une hausse du risque de plusieurs troubles graves, dont l’infarctus du myocarde, la thromboembolie, les accidents vasculaires cérébraux (AVC), une néoplasie hépatique et une affection de la vésicule biliaire; les risques de morbidité grave et de mortalité sont toutefois faibles chez les femmes en bonne santé qui ne présentent pas de facteurs de risque sous-jacents. Le risque de morbidité et de mortalité augmente considérablement en présence d’autres facteurs de risque comme l’hypertension, l’hyperlipidémie, l’obésité et le diabète. Les autres troubles médicaux qui ont été associés à des événements indésirables sur la circulation sont le lupus érythémateux disséminé, le syndrome hémolytique et urémique, les maladies inflammatoires chroniques de l’intestin (maladie de Crohn ou colite ulcéreuse), la drépanocytose, la cardiopathie valvulaire et la fibrillation auriculaire.
On a signalé que les troubles suivants pouvaient survenir ou s’aggraver tant pendant la grossesse que pendant la prise d’un COC, bien qu’un lien direct avec les COC n’ait pas été nettement établi : ictère et/ou prurit associé à une cholestase, formation de calculs biliaires,
porphyrie, lupus érythémateux disséminé, syndrome hémolytique et urémique, chorée de Sydenham, herpes gestationis et baisse de l’acuité auditive liée à l’otospongiose, angiœdème héréditaire.
Les renseignements dans cette section proviennent principalement d’études menées chez des femmes qui prenaient des COC ayant une teneur en œstrogènes et progestatifs plus élevée que ceux qui sont couramment utilisés de nos jours. L’effet de la prise prolongée de COC contenant moins d’œstrogènes et de progestatifs reste à déterminer.
Cancérogenèse et mutagenèse
Cancer du sein
Le vieillissement et les antécédents familiaux marqués sont les principaux facteurs de risque dans la survenue du cancer du sein. Les autres facteurs de risque établis comprennent l’obésité, la nulliparité et une première grossesse à terme tardive. Les groupes de femmes reconnus comme pouvant être à risque élevé pour le cancer du sein avant la ménopause sont les utilisatrices de longue date (plus de huit ans) de contraceptifs oraux ou celles qui en ont commencé l’utilisation à un âge précoce. Chez un petit nombre de femmes, l’usage des contraceptifs oraux peut accélérer la croissance d’un cancer du sein existant, mais non diagnostiqué. Étant donné que l’augmentation potentielle du risque lié à l’utilisation de contraceptifs oraux est faible, il n’y a pas lieu pour l’instant de modifier les règles de prescription.
Les femmes qui reçoivent des contraceptifs oraux devraient être instruites sur la façon de pratiquer l’auto-examen des seins. Elles devraient prévenir leur médecin dès qu’elles détectent une masse quelconque. Un examen clinique annuel des seins est également recommandé, car si un cancer du sein apparaît, la prise de médicaments contenant des œstrogènes peut provoquer une progression rapide de celui-ci.
Cancer du col de l’utérus
Le plus important facteur de risque de cancer du col de l’utérus est l’infection persistante par le virus du papillome humain (VPH). Certaines études épidémiologiques ont montré que l’utilisation à long terme de COC pourrait contribuer davantage à l’augmentation de ce risque, mais la mesure dans laquelle cette constatation est attribuable à des facteurs de confusion, par exemple l’examen systématique du col de l’utérus et les comportements sexuels y compris l’utilisation de méthodes de contraception dites de barrière, demeure controversée.
Carcinome hépatocellulaire
Le carcinome hépatocellulaire pourrait être associé aux contraceptifs oraux. Le risque semble augmenter avec la durée d’utilisation. Toutefois, le risque de cancer du foie attribuable (soit l’incidence excédentaire) à l’utilisation de contraceptifs oraux est très faible.
Cardiovasculaire
Facteurs prédisposant à la coronaropathie
La cigarette augmente le risque d’effets indésirables cardiovasculaires graves et la mortalité. Les contraceptifs oraux augmentent ce risque, surtout avec l’âge. Des données scientifiques convaincantes permettent d’établir à 35 ans la limite supérieure d’âge pour l’utilisation des contraceptifs oraux chez les fumeuses.
D’autres femmes présentent indépendamment un risque élevé de maladies cardiovasculaires. Ce sont les femmes atteintes de diabète, d’hypertension ou d’anomalies du métabolisme des lipides, ou qui ont des antécédents familiaux de ces affections. On ignore si les contraceptifs oraux augmentent ce risque.
Chez les femmes non fumeuses et à faible risque, quel que soit leur âge, les avantages de l’utilisation des contraceptifs oraux l’emportent sur les risques cardiovasculaires liés aux préparations à faible teneur hormonale. Par conséquent, on peut prescrire à ces femmes des contraceptifs oraux jusqu’à l’âge de la ménopause.
Hypertension
Les patientes qui présentent une hypertension essentielle maîtrisée peuvent prendre un contraceptif hormonal, mais seulement sous surveillance médicale étroite. Si au cours du traitement, il survient une élévation significative de la tension artérielle chez une femme dont la tension artérielle initiale était normale ou chez une femme initialement hypertendue, il faut interrompre le traitement.
Endocrinien/métabolisme
Diabète
Les contraceptifs oraux à faible teneur hormonale actuels ont un effet minime sur le métabolisme du glucose. Les patientes diabétiques ou celles ayant des antécédents familiaux de diabète doivent faire l’objet d’une surveillance attentive afin de déceler toute détérioration du métabolisme glucidique. Les femmes prédisposées au diabète peuvent utiliser les contraceptifs oraux à condition qu’elles puissent faire l’objet d’une surveillance médicale étroite. Les jeunes patientes diabétiques dont la maladie est récente, bien maîtrisée et non associée à une hypertension ou à d’autres atteintes vasculaires, comme des altérations du fond d’œil, doivent être examinées plus souvent si elles prennent un contraceptif oral.
Effets sur les lipides et autres effets métaboliques
Chez une petite proportion des femmes, les contraceptifs oraux entraînent des modifications indésirables des taux de lipides. Les femmes qui présentent une dyslipidémie non maîtrisée
doivent utiliser une méthode de contraception différente (voir aussi 2 CONTRE-INDICATIONS). La hausse des taux plasmatiques de triglycérides peut entraîner une pancréatite et d’autres complications.
Gastro-intestinal
Selon les études épidémiologiques publiées, il se peut qu’il y ait un lien entre la prise d’un COC et la survenue de la maladie de Crohn ainsi que celle de la colite ulcéreuse, bien que ce lien ne soit pas nettement établi.
Génito-urinaire
Saignements vaginaux
Les saignements vaginaux irréguliers persistants doivent faire l’objet d’une investigation pour exclure la possibilité d’affection sous-jacente.
Fibromes
Les patientes qui présentent des fibromes (léiomyomes) doivent être surveillées attentivement. Une augmentation soudaine de la taille des fibromes, une douleur et une sensibilité au toucher nécessitent l’interruption du traitement aux contraceptifs oraux.
Hématologique
Des études épidémiologiques ont montré une association entre l’utilisation de contraceptifs hormonaux combinés et une augmentation du risque de maladies thrombotiques et thromboemboliques artérielles et veineuses, comme l’infarctus du myocarde, l’AVC, la thrombose veineuse profonde et l’embolie pulmonaire.
Des études épidémiologiques ont démontré que l’incidence de la thromboembolie veineuse (TEV) chez les femmes qui prennent des contraceptifs hormonaux combinés à faible teneur en œstrogène (< 50 mcg d’éthinylestradiol) est d’environ 3 à 12 cas pour 10 000 femmes-années, mais cette estimation varie en fonction du progestatif. L’incidence est d’un à cinq cas pour 10 000 femmes-années chez les femmes qui ne prennent pas de contraceptifs hormonaux combinés.
La prise de contraceptifs hormonaux combinés accroît le risque de TEV, comparativement à la non-utilisation. L’augmentation du risque de TEV est maximale au cours de la première année d’utilisation. Le risque augmenté de TEV associé à la prise de contraceptifs hormonaux combinés est inférieur au risque de TEV associé à la grossesse, qui est évalué à 5 à 20 cas pour 10 000 femmes-années ou associé au post-partum, qui est estimé à 40 à 65 cas pour 10 000 femmes-années. Le risque est également augmenté suivant l’initiation de contraceptifs hormonaux combinés ou suivant la reprise des mêmes ou de différents contraceptifs hormonaux combinés après une interruption de quatre semaines ou plus. La TEV est mortelle dans 1 à 2 % des cas.
Plusieurs études épidémiologiques indiquent que les contraceptifs oraux de troisième génération, y compris ceux contenant le désogestrel, sont associés à un plus grand risque de thromboembolie veineuse que certains contraceptifs oraux de deuxième génération. Ces études indiquent un risque environ deux fois plus élevé, ce qui correspond à 1 à 2 cas de thromboembolie veineuse pour un taux d’utilisation de 10 000 femmes-années. Cependant, des données provenant d’études supplémentaires n’ont pas démontré cette différence quant au risque.
Très rarement, des cas de thromboses ont été signalés dans d’autres vaisseaux sanguins, comme les veines et les artères hépatiques, mésentériques, rénales, cérébrales ou rétiniennes chez des utilisatrices de contraceptifs hormonaux combinés.
Les symptômes des événements thrombotiques/thromboemboliques veineux ou artériels ou d’accident vasculaire cérébral peuvent inclure une douleur et/ou une enflure à une seule jambe, une douleur thoracique intense et soudaine (qu’elle irradie ou non dans le bras gauche), un essoufflement soudain, un début soudain d’une toux, tout mal de tête inhabituel intense prolongé, une perte soudaine partielle ou totale de la vision, une diplopie, un trouble de l’élocution ou une aphasie, des vertiges, un collapsus avec ou sans convulsions partielles, une faiblesse ou des engourdissements très marqués affectant soudainement un côté ou une partie du corps, des troubles moteurs, abdomen « aigu ».
Autres facteurs de risque de thromboembolie veineuse
D’autres facteurs de risque généraux de TEV comprennent, sans toutefois s’y limiter :
- des antécédents personnels
des antécédents familiaux (comme un membre de la famille directe ayant présenté une
TEV à un âge relativement précoce). Dans les cas où une prédisposition héréditaire ou acquise à la TEV est soupçonnée chez une femme, il faut l’adresser à un spécialiste avant de lui prescrire des contraceptifs hormonaux combinés.
- obésité grave (indice de masse corporelle > 30 kg/m2)
- lupus érythémateux disséminé
Le risque de TEV augmente aussi avec l’âge et le tabagisme.
Le risque de TEV peut être temporairement plus élevé en cas d’immobilisation prolongée, de
chirurgie majeure, de chirurgie à la jambe ou de traumatisme majeur. Dans de tels cas, il est recommandé d’interrompre la prise du CHC (au moins quatre semaines avant une chirurgie élective) et de ne le reprendre que deux semaines suivant la remobilisation complète (voir 2 CONTRE-INDICATIONS).
De plus, les patientes ayant des thrombophlébites superficielles, des varices ou qui ont une jambe dans le plâtre doivent faire l’objet d’une surveillance étroite. Il n’y a pas de consensus quant au rôle possible de ces conditions sur l’étiologie de la thromboembolie veineuse.
Autres facteurs de risque de thromboembolie artérielle
Le risque de complications thromboemboliques artérielles augmente dans les cas suivants :
- augmentation en âge ;
- tabagisme (le risque augmente davantage chez les gros fumeurs qui avancent en âge, surtout chez les femmes de plus de 35 ans) ;
- dyslipoprotéinémies ;
- obésité (indice de masse corporelle > 30 kg/m2) ;
- hypertension ;
- migraine ;
- cardiopathie valvulaire ;
- fibrillation auriculaire ;
antécédents familiaux (p. ex. une thrombose artérielle chez un membre de la famille à un
âge relativement précoce). Dans les cas où une prédisposition héréditaire est soupçonnée chez une femme, il faut l’adresser à un spécialiste avant de lui prescrire des contraceptifs hormonaux combinés.
Hépatique/biliaire/pancréatique
En cas de perturbations aiguës ou chroniques de la fonction hépatique, la patiente peut devoir cesser de prendre le contraceptif oral combiné jusqu’à la normalisation des marqueurs de la fonction hépatique.
Ictère
Chez les femmes qui ont des antécédents d’ictère, les contraceptifs oraux doivent être prescrits avec grande prudence et sous une surveillance médicale étroite. Une cholestase liée à la prise de contraceptifs oraux a été décrite chez des femmes qui avaient déjà présenté une cholestase liée à la grossesse. Les femmes qui ont des antécédents de cholestase peuvent voir leur affection réapparaître avec la prise subséquente d’un contraceptif hormonal.
L’apparition d’un prurit généralisé grave ou d’un ictère requiert l’interruption de la prise des contraceptifs oraux jusqu’à ce que le problème soit résolu.
Si une patiente présente un ictère de type cholestatique, elle ne devrait pas recommencer
l’usage de contraceptifs oraux. Chez les femmes qui prennent un contraceptif hormonal, des modifications de la composition de la bile peuvent survenir et une augmentation de l’incidence des calculs biliaires a été signalée.
Affection de la vésicule biliaire
Les patientes sous contraceptifs oraux présentent un plus grand risque de présenter une affection de la vésicule biliaire exigeant une chirurgie, au cours de la première année d’utilisation. Ce risque peut doubler après quatre ou cinq ans d’utilisation.
Nodules hépatiques
Des nodules hépatiques (adénomes et hyperplasie nodulaire focale) ont été signalés, surtout chez les utilisatrices de longue date des contraceptifs oraux. Bien que ces lésions soient extrêmement rares, elles ont causé des hémorragies intra-abdominales fatales et il s’agit d’un facteur à prendre en considération en présence d’une masse abdominale, d’une douleur abdominale aiguë ou de signes d’hémorragie intra-abdominale.
Hépatite C
Au cours d’études cliniques portant sur certains traitements d’association contre le VHC, des élévations du taux d’ALAT ont été rapportées chez des femmes utilisant des médicaments contenant de l’éthinyl estradiol. C’est le cas, par exemple, du traitement contre le VHC associant l’ombitasvir, le paritaprévir et le ritonavir (avec ou sans dasabuvir), pour lequel une hausse du taux d’ALAT de plus de 5 fois la limite supérieure de la normale (LSN) a été observée plus fréquemment (différence significative) chez les femmes prenant des médicaments à base d’éthinyl estradiol tels que les CHC. De plus, parmi les patients traités avec l’association glécaprévir/pibrentasvir, une hausse du taux d’ALAT a été rapportée chez des femmes utilisant des médicaments contenant de l’éthinyl estradiol, tels que les CHC. L’utilisation de MIRVALA doit être interrompue avant d’entreprendre un traitement avec l’association ombitasvir/paritaprévir/ritonavir, avec ou sans dasabuvir, ou avec un produit médicinal contenant l’association glécaprévir/pibrentasvir (voir 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES). Les patientes peuvent recommencer à utiliser MIRVALA environ deux semaines après la fin du traitement d’association contre le VHC.
Immunitaire
Angiœdème
Les œstrogènes exogènes peuvent déclencher ou exacerber des symptômes d’angiœdème héréditaire et acquis.
Surveillance et tests de laboratoire
Examen physique et suivi
Avant toute utilisation de contraceptifs oraux, on doit effectuer une anamnèse et un examen physique complets comprenant la mesure de la tension artérielle et prendre soigneusement note des antécédents familiaux. De plus, il faut éliminer la possibilité de troubles de la coagulation si un membre de la famille de la femme a présenté une maladie thromboembolique (p. ex. thrombose veineuse profonde, accident vasculaire cérébral, infarctus du myocarde) tôt dans sa vie. Il faut aussi examiner les seins, le foie, les membres et les organes pelviens de la patiente et faire un test de Papanicolaou (PAP) si celle-ci est sexuellement active.
Le premier examen de contrôle doit avoir lieu trois mois après le début de l’utilisation du contraceptif oral. Par la suite, un examen doit être effectué au moins une fois par an, ou plus fréquemment si nécessaire. L’examen annuel doit comporter les mêmes vérifications et examens effectués au moment de l’examen initial (décrit ci-dessus) ou être conforme aux recommandations du Groupe de travail canadien sur l’examen médical périodique.
Neurologique
Migraine et céphalée
L’apparition ou l’exacerbation d’une migraine ou la survenue de céphalées inhabituelles qui sont récurrentes, persistantes ou intenses nécessitent l’arrêt de la prise du contraceptif hormonal et l’évaluation de la cause. Les femmes souffrant de céphalées migraineuses qui prennent des contraceptifs oraux pourraient présenter un risque plus élevé d’accident vasculaire cérébral (voir 2 CONTRE-INDICATIONS).
Ophtalmologique
Les femmes enceintes ou qui prennent un contraceptif oral peuvent présenter un œdème de la cornée, ce qui peut entraîner des troubles de la vision ou diminuer la tolérance aux verres de contact, surtout de type rigide. Les lentilles souples ne posent habituellement pas de difficulté. En présence de changement de la vision ou d’une tolérance réduite à l’égard des lentilles, leur port pourrait être arrêté temporairement ou de façon permanente.
Considérations péri-opératoires
Chez les femmes qui prennent un contraceptif oral, le risque de complications thromboemboliques après une intervention chirurgicale majeure est plus élevé. Il faudrait, si possible, interrompre l’utilisation du contraceptif oral et recourir à une autre méthode de contraception au moins un mois avant une intervention chirurgicale MAJEURE non urgente. Après l’intervention chirurgicale, le retour aux contraceptifs oraux ne devrait pas se faire avant la première menstruation qui suit la sortie de l’hôpital.
Psychiatrique
Les patientes qui ont des antécédents de troubles émotionnels, surtout de type dépressif, pourraient être plus sujettes à des rechutes lorsqu’elles prennent un contraceptif oral. En cas de rechute grave, le recours à une méthode alternative de contraception devrait aider à déterminer l’existence d’un rapport de causalité. Les femmes atteintes du syndrome prémenstruel peuvent avoir une réaction variable aux contraceptifs oraux, allant de l’atténuation des symptômes à leur aggravation.
Rénal
Rétention hydrique
Les contraceptifs hormonaux peuvent causer un certain degré de rétention hydrique. En présence de troubles pouvant être aggravés par la rétention hydrique, ils doivent être prescrits avec prudence, et seulement sous surveillance étroite.
Santé reproductive : Potentiel des femmes
Fertilité
Après l’arrêt de la contraception orale, la conception devrait être différée au moins jusqu’à ce qu’un cycle menstruel normal soit survenu spontanément, afin que la date du début de la grossesse puisse être déterminée. Durant cette période, une autre méthode de contraception devrait être utilisée.
Aménorrhée
Certaines femmes peuvent ne pas présenter de saignement de retrait pendant l’intervalle sans hormone. Si les directives de prise du contraceptif oral combiné ont été respectées, une grossesse est peu probable. Toutefois, si une femme n’a pas respecté ces directives durant la période précédant la première absence de saignement de retrait, ou si elle ne présente pas de saignement de retrait deux mois de suite, il faut écarter la possibilité d’une grossesse, avant de poursuivre la prise du contraceptif oral combiné.
Les femmes qui ont des antécédents d’oligoménorrhée, d’aménorrhée secondaire ou de cycle menstruel irrégulier pourraient continuer d’avoir des cycles anovulatoires ou devenir aménorrhéiques après l’interruption du traitement à base d’œstro-progestatifs.
L’aménorrhée, surtout si elle est associée à la galactorrhée, qui persiste pendant six mois ou plus après l’arrêt de la contraception orale, nécessite un examen attentif de la fonction hypothalamo-hypophysaire.
Réduction de l’efficacité
L’efficacité de MIRVALA peut être réduite si la femme oublie de prendre des comprimés,
présente des troubles gastro-intestinaux ou prend d’autres médicaments qui réduisent les concentrations plasmatiques de l’éthinyl estradiol ou de l’étonogestrel, le métabolite actif du désogestrel (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Peau
La prise d’un contraceptif oral combiné peut parfois causer un chloasma, surtout chez les femmes qui ont des antécédents de masque de grossesse. Les femmes prédisposées au chloasma doivent éviter de s’exposer au soleil ou au rayonnement ultraviolet lorsqu’elles prennent un COC.
7.1 Populations particulières
7.1.1 Femmes enceintes
Les femmes enceintes ne devraient pas prendre de contraceptifs oraux. Si une femme devient enceinte pendant le traitement avec MIRVALA, elle doit cesser de le prendre. Toutefois, s’il y a conception au cours de l’utilisation des contraceptifs oraux, il n’y a pas de données concluantes indiquant que les œstrogènes et les progestatifs contenus dans les contraceptifs oraux affecteront le développement du fœtus.
7.1.2 Allaitement
Chez les femmes qui allaitent, l’utilisation des contraceptifs oraux provoque l’excrétion des constituants hormonaux dans le lait maternel, ce qui peut en réduire la qualité et la quantité. Certaines études publiées ont révélé que, durant l’allaitement, 0,1 % de la dose maternelle quotidienne de lévonorgestrel et 0,02 % de la dose maternelle quotidienne d’éthinylestradiol pouvaient être transférées au nouveau-né par le lait. Des effets indésirables ont été signalés chez le nourrisson, y compris la jaunisse et l’augmentation du volume des seins. Il faut recommander à la femme qui allaite d’utiliser une méthode de contraception autre que les contraceptifs oraux jusqu’au sevrage complet de son enfant.
7.1.3 Enfants
L’innocuité et l’efficacité de comprimés de désogestrel et d’éthinylestradiol n’ont pas été établies chez les femmes de moins de 18 ans.
L’utilisation de ce produit avant l’apparition des premières menstruations n’est pas indiquée.
7.1.4 Personnes âgées
MIRVALA n’est pas indiqué chez les femmes ménopausées.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Une augmentation du risque de survenue des effets indésirables graves suivants a été associée à la prise de contraceptifs hormonaux combinés :
- anomalies congénitales
- embolie pulmonaire
- hémorragie cérébrale
- hypertension
- infarctus du myocarde
- lésions neuro-oculaires (p. ex. thrombose rétinienne)
- maladie de la vésicule biliaire
- thromboembolie artérielle ou veineuse
- thrombophlébite
- thrombose cérébrale
- thrombose mésentérique
- tumeurs hépatiques bénignes ou malignes
Les effets indésirables suivants ont également été signalés chez les patientes qui prennent des contraceptifs hormonaux combinés : des nausées et des vomissements, qui sont les effets indésirables les plus fréquents, surviennent chez environ 10 % ou moins des femmes au cours du premier cycle. En règle générale, les autres effets indésirables surviennent moins fréquemment ou occasionnellement et comprennent :
- douleur abdominale
- aménorrhée pendant et après le traitement
- œdème de Quincke (les œstrogènes exogènes peuvent déclencher ou exacerber les symptômes d’œdème de Quincke héréditaire ou acquisa)
- trouble auditif
- métrorragie
- modifications mammaires : sensibilité, augmentation du volume des seins, sécrétion
- cataracte
- modifications de l’appétit
- modification de la courbure de la cornée (accentuation)
- modification de la tolérance au glucose ou effet sur l’insulinorésistance périphérique
- modifications de la libido
- modification du flux menstruel
- prise ou perte de poids
- chloasma ou mélasme pouvant persister
- ictère cholestatique
- chorée
- maladie de Crohn
- syndrome évoquant une cystite
- diarrhée
- étourdissements
- dysménorrhée
- œdème
- hyperplasie endocervicale
- érythème polymorphe
- érythème noueux
- calculs biliairesa
- symptômes gastro-intestinaux (tels que crampes abdominales et ballonnement)
- céphalée
- syndrome hémolytique et urémique
- éruption hémorragique
- herpes gestationisa
- hirsutisme
- hypersensibilité
- hypertensiona
- hypertriglycéridémie (augmentation du risque de pancréatite lors de l’utilisation de COC)
- altération de la fonction rénale
- augmentation de la taille d’un léiomyome utérin
- intolérance aux verres de contact
- ictère lié à une cholestasea
- trouble de la fonction hépatique
- perte de cheveux
- dépression
- migraine
- nervosité
- névrite optique
- perte de l’ouïe liée à l’otospongiosea
- pancréatite
- porphyrie
- diminution possible de la lactation lors de l’utilisation du contraceptif oral immédiatement après l’accouchement
- symptômes évocateurs du syndrome prémenstruel
- prurit lié à une cholestasea
- éruption cutanée (allergique)
- maladie de Raynaud
- diminution de la tolérance aux glucides
- thrombose rétinienne
- rhinite
- microrragie
- chorée de Sydenhama
- lupus érythémateux disséminéa
- infertilité temporaire après l’arrêt du traitement
- colite ulcéreuse
- urticaire
- candidose vaginale
- écoulement vaginal
- vaginite
a Survenue ou aggravation de conditions pour lesquelles le lien avec la prise d’un COC est incertain.
8.2 Effets indésirables observés dans les essais cliniques
Puisque les études cliniques sont menées dans des conditions très particulières, les taux d’effets indésirables peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables qui sont tirés d’études cliniques s’avèrent utiles pour déterminer les effets indésirables liés au médicament et leurs taux approximatifs.
Parmi les 1 195 sujets, 86 % ont signalé un ou plusieurs effets indésirables. Selon les investigateurs, la plupart de ces effets (64 %) n’étaient pas attribuables à l’utilisation de comprimés de désogestrel et d’éthinyl estradiol. Environ 12 % de la population totale des participantes ont abandonné le traitement en raison d’un effet indésirable.
Tableau 2 - RÉPARTITION GLOBALE DES EFFETS INDÉSIRABLES (EI) CLINIQUES CHEZ LES
PARTICIPANTES, TOUS LES GROUPES CONFONDUS
| NOUVELLES | CHANGEMENT DE | |||||
| CATÉGORIE D’EI CLINIQUES | UTILISATRICES | CONTRACEPTIF | TOTAL | |||
| N (%)a | N (%) | N (%) | ||||
| Total des patientes ayant participé | 549 | (100,0) | 645 | (100,0) | 1 194b | (100,0) |
| Patientes ayant présenté un EI clinique | 458 | (83,4) | 569 | (88,2) | 1 027 | (86,0) |
| Patientes ayant présenté un EI clinique grave | 20 | (3,6) | 18 | (2,7) | 38 | (3,1) |
| Participantes ayant présenté un EI clinique contribuant à l’abandon du traitementc | 76 | (13,8) | 70 | (10,9) | 146 | (12,2) |
| Patientes ayant présenté un EI clinique raisonnablement, possiblement, probablement ou certainement lié au traitement | 197 | (35,8) | 236 | (36,5) | 433 | (36,2) |
a Les pourcentages sont exprimés par rapport au nombre total de patientes ayant participé.
b La catégorie de participante (nouvelles utilisatrices/changement de contraceptif) n’a pu être déterminée avec précision chez un sujet.
c En tout, 145 participantes ont évoqué un EI clinique comme principale raison justifiant leur abandon du traitement.
À l’exception d’effets indésirables liés aux menstruations, aucune modification significative quant à l’incidence des effets indésirables dans le temps n’a été signalée. Aucun effet indésirable lié au médicament n’a été observé au cours d’examens physiques généraux ou d’examen gynécologique. À l’examen des seins, on a constaté une diminution des nodules. Aucun changement en ce qui a trait à l’indice de masse corporelle ou à la tension artérielle n’a été observé. La répartition des anomalies observées lors des cytologies du col de l’utérus avant l’étude était comparable à celle obtenue lors de la dernière visite médicale. Aucune patiente n’a obtenu des résultats d’analyses de routine de laboratoire anormaux au point de justifier l’arrêt précoce du traitement ou l’hospitalisation.
Des examens ophtalmologiques détaillés, y compris l’utilisation de la lampe à fente, ont été effectués chez un sous-groupe de 28 femmes en bonne santé, avant l’étude et après 12 cycles. Aucune baisse d’acuité visuelle n’a été signalée. Un examen ophtalmologique complet n’a pas permis de lier quelque changement que ce soit à l’utilisation de comprimés de désogestrel et d’éthinyl estradiol.
Tableau 3 - PRÉVALENCE DES EFFETS INDÉSIRABLES LES PLUS FRÉQUENTSa AU COURS DES
CYCLES INCIDENCE AU COURS D’UNE ÉTUDE CLINIQUE; N = 1 195 AU TOTAL (%)
Effet indésirable | Cycle | ||||||
| 1 | 2 | 3 | 12 | 18 | 21 | ||
| Nombre de patientes par cycle | |||||||
| 1 095 | 1 064 | 1 001 | 863 | 465 | 115 | 30 | |
| |||||||
| Douleurs abdominales | 115 (10,5) | 71 (6,7) | 58 (5,8) | 42 (4,9) | 20 (4,3) | 4 (3,5) | 1 (3,3) |
| Asthénie | 27 (2,5) | 18 (1,7) | 11 (1,1) | 11 (1,3) | 2 (0,4) | 1 (0,9) | 1 (3,3) |
| Malaise | 26 (2,4) | 13 (1,2) | 10 (1,0) | 6 (0,7) | 4 (0,9) | 2 (1,7) | 0 (0,0) |
| |||||||
| Diarrhée | 40 (3,6) | 29 (2,7) | 23 (2,3) | 26 (3,0) | 3 (0,6) | 2 (1,7) | 0 (0,0) |
| Dyspepsie | 13 (1,2) | 12 (1,1) | 9 (0,9) | 10 (1,2) | 5 (1,1) | 0 (0,0) | 0 (0,0) |
| Nausées | 99 (9,0) | 66 (6,2) | 55 (5,5) | 26 (3,0) | 8 (1,7) | 3 (2,6) | 0 (0,0) |
| Vomissements | 25 (2,3) | 22 (2,1) | 21 (2,1) | 16 (1,8) | 4 (0,9) | 0 (0,0) | 1 (3,3) |
| |||||||
| Douleurs dorsales | 78 (7,1) | 47 (4,4) | 30 (3,0) | 27 (3,1) | 14 (3,0) | 3 (2,6) | 1 (3,3) |
| |||||||
| Dépression | 25 (2,3) | 20 (1,9) | 18 (1,8) | 10 (1,2) | 4 (0,9) | 1 (0,9) | 0 (0,0) |
| Étourdissements | 18 (1,6) | 16 (1,5) | 8 (0,8) | 18 (2,1) | 3 (0,6) | 1 (0,9) | 0 (0,0) |
| Céphalées | 389 (35,5) | 286 (26,9) | 220 (22,0) | 191 (22,1) | 87 (18,7) | 19 (16,5) | 5 (16,7) |
Effet indésirable | Cycle | ||||||
| 1 | 2 | 3 | 12 | 18 | 21 | ||
| Nombre de patientes par cycle | |||||||
| 1 095 | 1 064 | 1 001 | 863 | 465 | 115 | 30 | |
| Migraine | 21 (1,9) | 23 (2,2) | 13 (1,3) | 11 (1,3) | 3 (0,6) | 0 (0,0) | 0 (0,0) |
| |||||||
| Rhinite allergique | 9 (0,8) | 11 (1,0) | 13 (1,3) | 9 (1,0) | 12 (2,6) | 1 (0,9) | 0 (0,0) |
| Toux | 26 (2,4) | 17 (1,6) | 17 (1,7) | 16 (1,8) | 5 (1,1) | 2 (1,7) | 0 (0,0) |
| Grippe | 25 (2,3) | 27 (2,5) | 11 (1,1) | 11 (1,3) | 4 (0,9) | 1 (0,9) | 0 (0,0) |
| Pharyngite | 65 (5,9) | 45 (4,2) | 42 (4,2) | 27 (3,1) | 11 (2,4) | 5 (4,4) | 0 (0,0) |
Infection des voies respiratoires supérieures | 93 (8,5) | 86 (8,1) | 63 (6,3) | 52 (6,0) | 20 (4,3) | 7 (6,1) | 1 (3,3) |
| |||||||
| Douleur aux seins | 75 (6,8) | 55 (5,2) | 51 (5,1) | 15 (1,7) | 4 (0,9) | 1 (0,9) | 0 (0,0) |
| Dysménorrhée | 323 (29,5) | 155 (14,6) | 121 (12,1) | 88 (10,2) | 49 (10,5) | 8 (7,0) | 5 (16,7) |
| Candidose vaginale | 11 (1,0) | 12 (1,1) | 7 (0,7) | 14 (1,6) | 9 (1,9) | 3 (2,6) | 0 (0,0) |
| Cystite | 9 (0,8) | 11 (1,0) | 7 (0,7) | 5 (0,6) | 4 (0,9) | 1 (0,9) | 0 (0,0) |
a Effets indésirables signalés chez > 5 % des patientes.
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables les plus graves liés à l’utilisation de contraceptifs oraux combinés sont indiqués à la section 7 MISES EN GARDE ET PRÉCAUTIONS. D’autres effets indésirables ayant été signalés chez les utilisatrices de contraceptifs oraux combinés, mais pour lesquels l’association avec le produit n’a été ni confirmée ni réfutée sont1 :
Tableau 4 - Effets indésirables signalés chez les utilisatrices de contraceptifs oraux combinés, mais pour lesquels l’association avec le produit n’a été ni confirmée ni réfutée
| Courant / peu courant | Rare (moins de 1/1 000) |
| (plus de 1/1 000) | ||
| Affections du système immunitaire | Hypersensibilité | |
| Troubles du métabolisme et de la nutrition | Gain pondéral, rétention hydrique | Perte pondérale |
| Affections du système nerveux | Céphalées, migraines, baisse de la libido, état dépressif, altération de l’humeur | Augmentation de la libido |
| Affections oculaires | Intolérance aux lentilles cornéennes |
| Courant / peu courant | Rare (moins de 1/1 000) |
| (plus de 1/1 000) | ||
| Affections gastro-intestinales | Nausées, vomissements, douleur abdominale, diarrhée | |
| Affections de la peau et du tissu sous-cutané | Éruption cutanée, urticaire | Érythème noueux, érythème polymorphe |
| Affections du système de reproduction et du sein | Douleur aux seins, sensibilité des seins, hypertrophie des seins | Pertes vaginales, écoulement des seins |
1 Le terme MedDRA (version 6.1) le plus approprié a été utilisé pour décrire un effet indésirable. Quoique les synonymes et les affections liées n’aient pas été énumérés, ils devraient également être pris en considération.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Remarque : Les renseignements d’ordonnance des médicaments concomitants doivent être consultés afin de déterminer les interactions potentielles.
La prise concomitante d’un contraceptif oral et d’autres produits médicinaux peut entraîner des saignements intermenstruels ou modifier l’effet de l’un ou l’autre des médicaments (voir le tableau 1 et le tableau 2). Une réduction de l’efficacité des contraceptifs oraux est plus susceptible de se produire avec les préparations à faible teneur hormonale. Il est important de vérifier tous les médicaments, délivrés sur ordonnance ou non, que prend une patiente avant de lui prescrire des contraceptifs oraux.
Métabolisme hépatique : Des interactions peuvent survenir avec les produits médicinaux ou les herbes médicinales qui induisent les enzymes microsomales, particulièrement les enzymes du cytochrome P450 (CYP). Ces interactions peuvent entraîner une augmentation de la clairance des hormones sexuelles et une réduction de leurs concentrations plasmatiques en plus de réduire l’efficacité des contraceptifs oraux combinés, y compris MIRVALA. Ces produits et ces herbes médicinales sont marqués d’un astérisque (*) dans les sous-sections 9.4 Interactions médicament-médicament et 9.6 Interactions médicament-plante médicinale ci-dessous. L’induction enzymatique peut survenir après quelques jours de traitement et elle atteint généralement son apogée après quelques semaines. Après l’arrêt du traitement concomitant, l’induction enzymatique peut se poursuivre pendant environ 28 jours.
Le recours à autre méthode contraceptive dont l’efficacité n’est pas modifiée par les produits médicinaux entraînant une induction enzymatique doit être envisagé chez les femmes traitées à long terme avec de tels produits.
9.4 Interactions médicament-médicament
Tableau 5 : Médicaments qui peuvent réduire l’efficacité des contraceptifs oraux
| Classe du composé | Médicament | Mécanisme | Prise en charge proposée |
| proposé | |||
| Antiacides | Réduction de l’absorption intestinale des progestatifs. | Deux heures doivent séparer la prise des médicaments. | |
| Antibiotiques | Rifabutine(*) Rifampicine(*) | Augmentation du métabolisme des progestatifs. Accélération présumée du métabolisme des œstrogènes. | Utiliser une autre méthode. Pour un traitement de courte durée, utiliser une méthode contraceptive de barrière conjointement à MIRVALA pendant l’administration du médicament entraînant une induction enzymatique et pour 28 jours après l’arrêt de ce dernier. Pour un traitement de longue durée au moyen d’un médicament entraînant une induction enzymatique, utiliser une autre méthode contraceptive dont l’efficacité n’est pas modifiée par une telle induction. |
Chloramphénicol Néomycine Nitrofurantoïne Sulfamides | Induction des enzymes microsomales hépatiques. Également, trouble de la circulation entérohépatique. |
| Classe du composé | Médicament | Mécanisme | Prise en charge proposée |
| proposé | |||
| Troléandomycine | Peut retarder le métabolisme des contraceptifs oraux, ce qui accroît le risque d’ictère cholostatique. | Pour un traitement de courte durée, utiliser une méthode contraceptive de barrière conjointement à MIRVALA pendant l’administration du médicament entraînant une induction enzymatique et pour 28 jours après l’arrêt de ce dernier. Pour un traitement de longue durée au moyen d’un médicament entraînant une induction enzymatique, utiliser une autre méthode contraceptive dont l’efficacité n’est pas modifiée par une telle induction. | |
| Anticonvulsivants | Carbamazépine(*) Felbamate(*) Lamotrigine Oxcarbazépine(*) Phénobarbital Phénytoïne(*) Primidone(*) Topiramate(*) | Induction des enzymes microsomales hépatiques. Accélération du métabolisme des œstrogènes et intensification de la fixation du progestatif et de l’éthinyl estradiol à la protéine de liaison des stéroïdes sexuels (SHBG). | Pour un traitement de courte durée, utiliser une méthode contraceptive de barrière conjointement à MIRVALA pendant l’administration du médicament entraînant une induction enzymatique et pour 28 jours après l’arrêt de ce dernier. Pour un traitement de longue durée au moyen d’un médicament entraînant une induction enzymatique, utiliser une autre méthode contraceptive dont l’efficacité n’est pas modifiée par une telle induction. |
| Classe du composé | Médicament | Mécanisme | Prise en charge proposée |
| proposé | |||
| Antifongiques | Griséofulvine(*) | Stimulation possible du métabolisme hépatique des stéroïdes contraceptifs. | Utiliser une autre méthode. Pour un traitement de courte durée, utiliser une méthode contraceptive de barrière conjointement à MIRVALA pendant l’administration du médicament entraînant une induction enzymatique et pour 28 jours après l’arrêt de ce dernier. Pour un traitement de longue durée au moyen d’un médicament entraînant une induction enzymatique, utiliser une autre méthode contraceptive dont l’efficacité n’est pas modifiée par une telle induction. |
| Hypocholestérolémiants | Clofibrate | Réduction des taux sériques élevés de triglycérides et de cholestérol, ce qui réduit l’efficacité des contraceptifs oraux. | Utiliser une autre méthode. |
| Classe du composé | Médicament | Mécanisme | Prise en charge proposée |
| proposé | |||
Inhibiteurs de la protéase du VHC Inhibiteurs de la protéase du VIH Inhibiteurs non nucléosidiques de la transcriptase inverse | Bocéprévir Télaprévir Nelfinavir(*) Ritonavir(*) Névirapine Éfavirenz(*) | Les traitements d’association contre le VHC et le VIH peuvent modifier la clairance des hormones sexuelles et entraîner une diminution, une augmentation ou aucun changement des concentrations plasmatiques de l’œstrogène ou du progestatif contenu dans le produit. | Pour un traitement de courte durée, utiliser une méthode contraceptive de barrière conjointement à MIRVALA pendant l’administration du médicament entraînant une induction enzymatique et pour 28 jours après l’arrêt de ce dernier. Pour un traitement de longue durée au moyen d’un médicament entraînant une induction enzymatique, utiliser une autre méthode contraceptive dont l’efficacité n’est pas modifiée par une telle induction. |
| Sédatifs et hypnotiques | Barbituriques Glutéthimide(*) Méprobamate(*) | Induction des enzymes microsomales hépatiques. | Pour un traitement de courte durée, utiliser une méthode contraceptive de barrière conjointement à MIRVALA pendant l’administration du médicament entraînant une induction enzymatique et pour 28 jours après l’arrêt de ce dernier. Pour un traitement de longue durée au moyen d’un médicament entraînant une induction enzymatique, utiliser une autre méthode contraceptive dont l’efficacité n’est pas modifiée par une telle induction. |
| Classe du composé | Médicament | Mécanisme | Prise en charge proposée |
| proposé | |||
| Médicaments contre l’hypertension artérielle pulmonaire | Bosentan(*) | Induction des enzymes microsomales hépatiques. | Pour un traitement de courte durée, utiliser une méthode contraceptive de barrière conjointement à MIRVALA pendant l’administration du médicament entraînant une induction enzymatique et pour 28 jours après l’arrêt de ce dernier. Pour un traitement de longue durée au moyen d’un médicament entraînant une induction enzymatique, utiliser une autre méthode contraceptive dont l’efficacité n’est pas modifiée par une telle induction. |
| Divers médicaments | Analgésiques Antihistaminiques Antimigraineux Phénylbutazone Vitamine E | Réduction possible de l’efficacité des contraceptifs oraux, laquelle reste à confirmer. |
Les contraceptifs oraux peuvent entraver le métabolisme d’autres médicaments, ce qui peut en faire augmenter (p. ex. cyclosporine) ou diminuer (p. ex. lamotrigine) les concentrations plasmatiques et tissulaires.
Si la prise du médicament concomitant se poursuit après la prise du dernier comprimé de contraceptifs oraux combinés de la plaquette en cours d’utilisation, la prise des comprimés de contraceptifs oraux combinés de la prochaine plaquette doit être commencée sans délai, c’est-à-dire en omettant la période sans hormone.
Tableau 6 - Modification de l’action d’autres médicaments par les contraceptifs oraux
| Classe du composé | Médicament | Modification de | Prise en charge proposée |
| l’action du | |||
| médicament | |||
| Alcool | Augmentation possible des concentrations d’éthanol ou d’acétaldéhyde. | À prendre avec modération. | |
| Agonistes des récepteurs adrénergiques alpha-2 | Clonidine | Augmentation de l’effet sédatif. | Utiliser avec prudence. |
| Anticoagulants | Tous | Les contraceptifs oraux augmentent les facteurs de coagulation et réduisent l’efficacité des anticoagulants. Les contraceptifs oraux peuvent toutefois potentialiser l’action des anticoagulants chez certaines patientes. | Utiliser une autre méthode. |
| Anticonvulsivants | Tous | Les œstrogènes peuvent accroître le risque de convulsions. | Utiliser une autre méthode. |
| Lamotrigine | Des convulsions peuvent survenir par suite de la réduction des concentrations de lamotrigine. | Utiliser une autre méthode. | |
| Antidiabétiques | Hypoglycémiants oraux et insuline | Les contraceptifs oraux peuvent altérer la tolérance au glucose et augmenter la glycémie. | Utiliser un contraceptif oral à faible dose d’œstrogène et de progestatif ou une autre méthode. Surveiller la glycémie. |
| Antihypertenseurs | Guanéthidine et méthyldopa | L’œstrogène cause une rétention sodique et le progestatif n’a pas d’effet. | Utiliser un contraceptif oral à faible teneur en œstrogène ou une autre méthode. |
| Classe du composé | Médicament | Modification de | Prise en charge proposée |
| l’action du | |||
| médicament | |||
| Bêta-bloquants | Augmentation de l’effet du médicament (réduction du métabolisme). | Adapter au besoin la dose du médicament. Surveiller l’état cardiovasculaire. | |
| Antipyrétiques | Acétaminophène | Augmentation du métabolisme et de la clairance rénale. | Il se peut qu’on doive augmenter la dose du médicament. |
| Antipyridine | Troubles du métabolisme. | Réduire la dose du médicament. | |
| AAS | Les effets de l’AAS peuvent être réduits par la prise à court terme d’un contraceptif oral. | Il pourrait être nécessaire d’augmenter la dose d’AAS en cas de traitement prolongé par l’AAS. | |
| Acide aminocaproïque | En théorie, une hypercoagulabilité peut survenir parce que les contraceptifs oraux augmentent les facteurs de coagulation. | Éviter la prise concomitante. | |
| Bêta-mimétiques | Isoprotérénol | Les œstrogènes réduisent la réponse à ces médicaments. | Adapter au besoin la dose du médicament. La suspension de la prise du médicament peut entraîner une activité excessive du médicament. |
| Caféine | Les effets de la caféine peuvent être potentialisés, car les contraceptifs oraux peuvent altérer le métabolisme hépatique de la caféine. | À prendre avec modération. |
| Classe du composé | Médicament | Modification de | Prise en charge proposée |
| l’action du | |||
| médicament | |||
| Hypocholestérolémiants | Clofibrate | Leur action peut être bloquée par les contraceptifs oraux. Les contraceptifs oraux peuvent aussi augmenter le métabolisme du clofibrate. | Il pourrait être nécessaire d’augmenter la dose du clofibrate. |
| Corticostéroïdes | Prednisone | Augmentation marquée des concentrations sériques. | Il pourrait être nécessaire de réduire la dose. |
| Cyclosporine | Peut mener à une augmentation des concentrations de cyclosporine et à l’hépatotoxicité. | Surveiller la fonction hépatique. Il pourrait être nécessaire de diminuer la dose de cyclosporine. | |
| Acide folique | Il a été signalé que les contraceptifs oraux pouvaient altérer le métabolisme des folates. | La patiente pourrait nécessiter un apport alimentaire additionnel ou prendre un supplément. | |
| Mépéridine | Augmentation possible de l’analgésie et de la dépression du SNC en raison de la baisse du métabolisme de la mépéridine. | Utiliser cette association avec prudence. | |
| Tranquillisants à base de phénothiazine | Toutes les phénothiazines, la réserpine et tous les médicaments semblables | Les œstrogènes potentialisent l’effet hyperprolactinémiant de ces médicaments. | Utiliser d’autres médicaments ou un contraceptif oral à plus faible dose. En cas de galactorrhée ou d’hyperprolactinémie, utiliser une autre méthode. |
| Sédatifs et hypnotiques | Chlordiazépoxide Lorazépam Oxazépam Diazépam | Augmentation de l’effet (augmentation du métabolisme). | Utiliser avec prudence. |
| Classe du composé | Médicament | Modification de | Prise en charge proposée |
| l’action du | |||
| médicament | |||
| Théophylline | Tous | Réduction de l’oxydation pouvant entraîner une toxicité. | Utiliser avec prudence. Surveiller les concentrations de théophylline. |
| Antidépresseurs tricycliques | Clomipramine (possiblement d’autres) | Augmentation des effets indésirables (p. ex. dépression). | Utiliser avec prudence. |
| Vitamine B12 | On a signalé que les contraceptifs oraux pouvaient réduire les concentrations sériques de vitamine B12. | La patiente pourrait nécessiter un apport supplémentaire ou prendre un supplément. |
Lorsqu’administrés en concomitance avec des contraceptifs hormonaux, de nombreux traitements d’association au moyen d’inhibiteurs de la protéase du VIH (p. ex. le nelfinavir), d’inhibiteurs non nucléosidiques de la transcriptase inverse (p. ex. la névirapine) ou de produits médicinaux contre le VHC (p. ex. le bocéprévir et le télaprévir) peuvent augmenter ou diminuer les concentrations plasmatiques des progestatifs (y compris l’étonogestrel, le métabolite actif du désogestrel) ou des œstrogènes. Les changements induits peuvent, dans certains cas, être importants sur le plan clinique.
Au cours d’études cliniques portant sur le traitement contre le VHC associant l’ombitasvir, le paritaprévir et le ritonavir (avec ou sans dasabuvir), une hausse du taux d’ALAT de plus de 5 fois la limite supérieure de la normale (LSN) a été observée plus fréquemment (différence significative) chez les femmes prenant des médicaments à base d’éthinylestradiol tels que les CHC. L’utilisation de MIRVALA doit être interrompue avant d’entreprendre un traitement associant l’ombitasvir, le paritaprévir et le ritonavir, avec ou sans dasabuvir (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS). Les patientes peuvent recommencer à utiliser MIRVALA environ deux semaines après la fin du traitement d’association contre le VHC. L’utilisation concomitante de MIRVALA et de certains autres antiviraux contre le VHC, comme ceux contenant l’association glécaprévir/pibrentasvir, peut également augmenter le risque d’élévation du taux d’ALAT.
La prise concomitante d’inhibiteurs de l’isoenzyme CYP3A4 puissants (p. ex. le kétoconazole, l’itraconazole, la clarithromycine) ou modérés (p. ex. le fluconazole, le diltiazem, l’érythromycine) peut augmenter les concentrations sériques des œstrogènes ou des progestatifs, y compris l’étonogestrel, le métabolite actif du désogestrel.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Les produits contenant du millepertuis(*) [Hypericum perforatum] peuvent produire une induction des enzymes hépatiques (cytochrome P450) et de la glycoprotéine p, un transporteur membranaire, et réduire l’efficacité des stéroïdes contraceptifs. Des saignements intermenstruels peuvent aussi y être associés. Pour un traitement de courte durée, utiliser une méthode contraceptive de barrière conjointement à MIRVALA pendant l’administration du produit à base de plantes médicinales et pour 28 jours après l’arrêt de ce dernier. Pour un traitement de longue durée, utiliser une autre méthode contraceptive.
9.7 Interactions médicament-tests de laboratoire
Les résultats des épreuves de laboratoire doivent être interprétés en tenant compte du fait que la patiente prend des contraceptifs oraux. Ces derniers peuvent modifier les résultats des épreuves de laboratoire suivantes.
Épreuves de la fonction hépatique
Aspartate aminotransférase (ASAT) sérique :- augmentations variables signalées. Phosphatase alcaline et gamma-glutamyl transférase (GGT) - légère augmentation.
Tests de coagulation
Une augmentation légère des valeurs obtenues a été rapportée pour certains paramètres comme la prothrombine et les facteurs VII, VIII, IX et X.
Épreuves de la fonction thyroïdienne
La liaison aux protéines de la thyroxine augmente comme en témoignent l’augmentation de la concentration sérique totale de thyroxine et la diminution du T3 capté sur résine.
Lipoprotéines
On peut observer de petites modifications de la fraction lipoprotéique du cholestérol; la signification clinique n’a pas été démontrée.
Gonadotrophines
La production de LH et de FSH est supprimée par l’utilisation de contraceptifs oraux. Attendre deux semaines après l’arrêt de la prise des contraceptifs oraux avant de mesurer ces paramètres.
Tolérance au glucose
Les résultats de l’épreuve d’hyperglycémie provoquée par voie orale sont demeurés inchangés ou ont présenté une réduction légère.
Prélèvements de tissus
Les pathologistes doivent être informés de la prise de contraceptifs oraux avant l’examen de prélèvements obtenus par suite d’une intervention chirurgicale ou de frottis vaginaux provenant d’un test Pap.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Les contraceptifs hormonaux combinés agissent en supprimant les gonadotrophines. Ils agissent principalement en inhibant l’ovulation, mais entraînent d’autres modifications, notamment une diminution de la mobilité des spermatozoïdes par la modification de la consistance de la glaire cervicale et des changements au niveau de l’endomètre pour réduire les chances d’implantation. Des études de liaison aux récepteurs ainsi que des études chez les animaux et les humains ont révélé que l’étonogestrel, métabolite biologiquement actif du désogestrel, combine une importante activité progestative et une faible androgénicité intrinsèque. Le désogestrel (DSG) en association avec l’éthinyl estradiol (EE) ne compense pas l’augmentation de la SHBG (globuline se liant aux hormones sexuelles) induite par les œstrogènes, ce qui a pour résultat des taux sériques de testostérone libre plus faibles.
10.2 Pharmacodynamie
L’effet contraceptif des COC est le résultat d’interactions entre divers facteurs, les plus importants étant l’inhibition de l’ovulation et les modifications quant à la sécrétion cervicale.
Le désogestrel, composant progestatif de MIRVALA, a une faible activité androgénique en lien avec son activité progestogénique et il peut augmenter le rapport HDL/LDL et le rapport apolipoprotéine A-1/B sans modifier le taux de HDL2. Comme pour les autres contraceptifs oraux, ces changements du profil lipidique peuvent être associés à une augmentation des triglycérides.
Pharmacologie chez l’animal et in vitro
Les études pharmacologiques chez l’animal et les études in vitro portant sur la liaison aux récepteurs ont montré que le 3-k-désogestrel, métabolite biologiquement actif du désogestrel, est un progestatif hautement sélectif (voir le tableau suivant), n’ayant pas d’effet œstrogénique et n’exerçant qu’une androgénicité résiduelle.
Tableau 7 - COMPARAISON DE L’AFFINITÉ RELATIVE DU DÉSOGESTREL, DU 3-k-DÉSOGESTREL
ET DE LA PROGESTÉRONE POUR LES RÉCEPTEURS DE LA PROGESTÉRONE DANS LE CYTOSOL UTÉRIN*
| MYOMÈTRE (LAPIN) | MYOMÈTRE (HUMAIN) | |
| Désogestrel | 5 | 2 |
| 3-k-désogestrel | 111 | 113 |
| Progestérone | 32 | 18 |
* Les affinités ont été établies à 4NC, en utilisant le standard de référence 16α-éthyl-21-hydroxy-9-nor-prégn-4-ène-3,20-dione.
Le désogestrel et ses métabolites, autres que le 3-k-désogestrel et le 3-k-5α-H-désogestrel, présentent une affinité minimale pour les récepteurs androgéniques, comparativement à la dihydrotestostérone, telle qu’évaluée dans des cellules MCF-7 intactes. L’affinité du 3-k-désogestrel et du 3-k-5α-H-désogestrel est d’environ 1/10 de celle de la 5α-dihydrotestostérone, suggérant une faible activité androgénique. L’affinité du 3-k-désogestrel pour les récepteurs androgéniques dans les cellules MCF-7 intactes était également significativement inférieure à celle des autres progestogènes.
L’« indice de sélectivité » (rapport d’affinité pour les récepteurs progestogènes/androgènes) du 3-k-désogestrel dans les cellules MCF-7 intactes est plus élevé que celui des autres progestogènes.
Administré oralement à des rats orchidectomisés, le désogestrel a une activité androgénique faible, équivalant à un rapport d’environ 0,05 par rapport à celle de la 17α-méthyl-testostérone, si on utilise le test de Herschberger.
10.3 Pharmacocinétique
Le désogestrel (DSG) est rapidement et presque totalement absorbé, puis converti en 3-kéto-désogestrel (3-K-DSG), son métabolite biologiquement actif. À la suite d’une dose unique de comprimés de désogestrel et d’éthinylestradiol, la concentration maximale de 3-K-DSG, d’environ 6 pmol/ml, est obtenue après 1,6 heure, et l’aire sous la courbe (ASC0-∞) est d’environ 59 pmol/ml.h. À l’état d’équilibre, atteint à partir du 19e jour, la concentration maximale est d’environ 18 pmol/ml après 1,4 heure. La concentration plasmatique minimale du 3-K-DSG à l’état d’équilibre est d’environ 4 pmol/ml et l’ASC0-24 à l’état d’équilibre s’établit à environ 161 pmol/ml.h. La biodisponibilité relative du 3-K-DSG se situe autour de 84 % et sa demi-vie d’élimination est d’environ 38 heures à l’état d’équilibre.
Les principaux métabolites, en phase I, sont le 3α-OH-désogestrel, le 3β-OH-désogestrel et le 3α-OH,5α-OH-désogestrel. Ces produits de dégradation sont en partie conjugués en métabolites polaires (métabolisme de phase II), surtout des sulfates et des glucuronides. Au bout de 24 heures, environ 48 % du 3-K-DSG est retrouvé non modifié dans les urines.
L’éthinylestradiol (EE) est absorbé rapidement et presque complètement. Après une dose unique de comprimés de désogestrel et d’éthinylestradiol, une concentration maximale d’environ 0,3 pmol/ml d’EE est obtenue après 1,6 heure et l’ASC0-∞ est d’environ 4,9 pmol/ml.h. À l’état d’équilibre, atteint à partir du 19e jour, la concentration maximale d’EE est d’environ 0,5 pmol/ml, et cela après approximativement 1,4 heure. La concentration sérique minimale d’EE à l’état d’équilibre est alors d’environ 0,08 pmol/ml et l’ASC0-24 à l’état d’équilibre s’établit à environ 4,6 pmol/ml.h. À l’état d’équilibre, la biodisponibilité relative du produit se situe autour de 83 % et sa demi-vie d’élimination est d’environ 26 heures.
L’EE est sujet à une importante conjugaison présystémique (métabolisme de phase II). La portion qui échappe à la conjugaison au niveau de la paroi du tractus gastro-intestinal subit un métabolisme de phase I et une conjugaison dans le foie (métabolisme de phase II). Les principaux métabolites de phase I sont le 2-OH-éthinylestradiol et le 2-métoxy-éthinyl estradiol. Les composés conjugués (sulfates et glucuronides) de l’EE et des métabolites de phase I, excrétés dans la bile, peuvent passer ensuite dans la circulation entérohépatique.
Absorption
Le désogestrel (DSG) est rapidement et presque totalement absorbé, puis converti en étonogestrel (ENG), son métabolite biologiquement actif. À la suite d’une administration par voie orale, la biodisponibilité relative du désogestrel, comparativement à la solution, telle que mesurée selon les taux sériques d’étonogestrel, est d’environ 100 %. L’éthinylestradiol est absorbé rapidement et presque complètement. Lorsque les produits à teneur plus faible et plus forte en désogestrel (0,100 mg de désogestrel/0,025 mg d’éthinylestradiol et 0,15 mg de désogestrel/0,025 mg d’éthinylestradiol) étaient comparés à la solution, la biodisponibilité relative de l’éthinylestradiol était de 92 % et 98 % respectivement. L’effet des aliments sur la biodisponibilité des comprimés comprimés de désogestrel et d’éthinylestradiol après administration par voie orale n’a pas été évalué.
Distribution
L’étonogestrel, le métabolite actif du désogestrel, s’est lié à 98 % aux protéines, principalement à la SHBG (globuline se liant aux hormones sexuelles). L’éthinylestradiol se lie principalement à l’albumine plasmatique. L’éthinylestradiol ne se lie pas à la SHBG, mais induit sa synthèse. Le désogestrel en association avec l’éthinylestradiol ne compense pas l’augmentation de la SHBG induite par les œstrogènes, ce qui a pour résultat des taux sériques de testostérone libre plus faibles.
Métabolisme
Désogestrel : Le désogestrel est rapidement et totalement métabolisé en étonogestrel par hydroxylation dans la muqueuse intestinale et par premier passage dans le foie. Des données résultant d’études in vitro semblent indiquer que l’isoenzyme CYP2C9 du cytochrome P450 joue
un rôle important dans la bioactivation du désogestrel. La métabolisation additionnelle de l’étonogestrel en ses principaux métabolites 6β-hydroxy, étonogestrel et 6β-13éthyl-dihydroxylé est catalysée par le CYP3A4. D’autres métabolites (p. ex. 3α-OH-désogestrel, 3β-OH-désogestrel, et 3α-OH-5α-H-désogestrel) ont également été identifiés; ces métabolites peuvent être transformés par conjugaison en dérivés glucuronides et sulfates.
Éthinylestradiol : L’éthinylestradiol subit une conjugaison présystémique importante (métabolisme de phase II). La portion qui échappe à la conjugaison au niveau de la paroi du tractus gastro-intestinal subit un métabolisme de phase I et une conjugaison dans le foie (métabolisme de phase II). Les principaux métabolites de phase I sont le 2-OH-éthinylestradiol et le 2-métoxy-éthinyl estradiol. Les composés conjugués (sulfates et glucuronides) de l’éthinylestradiol et des métabolites de phase I, excrétés dans la bile, peuvent passer ensuite dans la circulation entérohépatique.
Élimination
L’étonogestrel et l’éthinylestradiol sont principalement éliminés dans l’urine, la bile et les fèces. À l’état d’équilibre, au Jour 21, la demi-vie d’élimination de l’étonogestrel et de l’éthinylestradiol est de 37,1 ± 14,8 heures et de 28,2 ± 10,5 heures, respectivement.
Populations et états pathologiques particuliers
Race
Il n’y a aucune information indiquant les effets de l’origine ethnique sur la pharmacocinétique de comprimés de désogestrel et d’éthinylestradiol (comprimés de désogestrel/éthinylestradiol).
Insuffisance hépatique
Aucune étude formelle n’a été menée dans le but d’évaluer l’effet d’atteintes hépatiques sur l’élimination de comprimés de désogestrel et d’éthinyl estradiol. Toutefois, les hormones stéroïdiennes pourraient être faiblement métabolisées chez les patientes présentant une altération de la fonction hépatique (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Insuffisance rénale
Aucune étude formelle n’a été menée dans le but d’évaluer l’effet d’atteintes rénales sur l’élimination de comprimés de désogestrel et d’éthinyl estradiol.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à des températures se situant entre 15 °C et 30 °C.
Garder le produit dans un endroit sécuritaire, hors de la portée des enfants et des animaux
domestiques.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Toute portion non utilisée du produit ainsi que tout déchet doivent être jetés selon les exigences locales.
PARTIE II : INFORMATION SCIENTIFIQUE
13 INFORMATION PHARMACEUTIQUE
Substance pharmaceutique
I. Progestogène
Nom propre : Désogestrel
Nom chimique : (17α)-13-éthyl-11-méthylène-18,19-dinor-prégna-4-èn-20-yn-17-ol Formule moléculaire et masse moléculaire : C22H30O ; 310,48 g/mol Formule de structure :
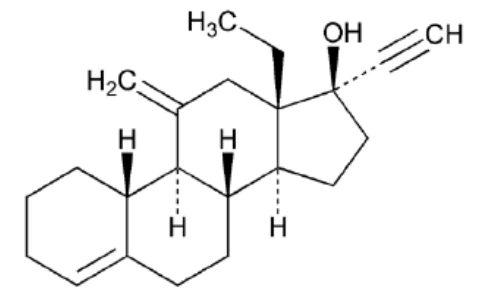
Forme physique : Poudre cristalline blanche
Solubilité : Solubilité à 20 °C : n-Hexane : 40 mg/ml
Éthanol (96 %) : > 200 mg/ml Acétate d’éthyle : > 150 mg/ml Eau : pratiquement insoluble Point de fusion : De 110 à 112 °C
II. Œstrogènes
Nom propre : Éthinyl estradiol
Nom chimique : 19-nor-17α-prégna-1,3,5(10)-triène-20-yne-3,17-diol Formule moléculaire et masse moléculaire : C20H24O2 ; 296,4 g/mol Formule de structure :
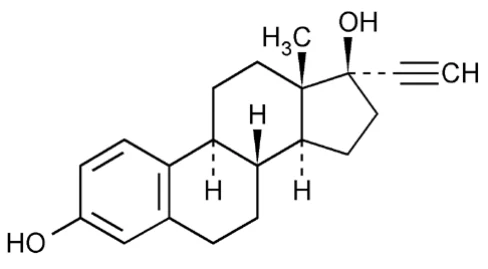
Forme physique : Poudre cristalline blanche
Solubilité : Soluble dans l’éthanol, l’éther, l’acétone, le chloroforme;
pratiquement insoluble dans l’eau. Point de fusion : De 182 à 184 °C
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Prévention de la grossesse
Tableau 8 - Résumé des caractéristiques démographiques des patientes dans les études cliniques pivots (portant sur la prévention de la grossesse)
| No | Conception de l’étude | Posologie, voie | Nombre | Âge moyen | Sexe |
| d’étude | d’administration et | de sujets | (Tranche) | ||
| durée | (n) | ||||
| 1425 | Étude multicentrique, ouverte, non comparative, évaluant l’innocuité et l’efficacité (cycle débutant le Jour 1) | Comprimé à prise orale, dose de 0,150 mg DSG + 0,030 mg EE 1 f.p.j. pendant 21 jours, suivie d’une période sans médicament de 7 jours | 1 613 | Voir note ci-dessous* | Femmes |
| 012-012 | Étude multicentrique, ouverte, non comparative, évaluant l’innocuité et l’efficacité (cycle débutant le dimanche) | Comprimé à prise orale, dose de 0,150 mg DSG + 0,030 mg EE, | 604 | 24,9 ans (de 18 à 35 ans) | Femmes |
| No | Conception de l’étude | Posologie, voie | Nombre | Âge moyen | Sexe |
| d’étude | d’administration et | de sujets | (Tranche) | ||
| durée | (n) | ||||
1 f.p.j. pendant 21 jours, suivie d’une période sans médicament de 7 jours pendant 6 cycles | |||||
| 012-013 | Étude multicentrique, ouverte, non comparative, évaluant l’innocuité et l’efficacité (seulement les utilisatrices ayant changé de contraceptif) | Comprimé à prise orale, dose de 0,150 mg DSG + 0,030 mg EE, 1 f.p.j. pendant 21 jours, suivie d’une période sans médicament de 7 jours pendant 12 cycles | 397 | 24,9 ans (de 18 à 35 ans) | Femmes |
| 012-010 | Étude ouverte, non comparative, évaluant l’innocuité et l’efficacité (cycle débutant le dimanche) | Comprimé à prise orale, dose de 0,150 mg DSG + 0,030 mg EE, 1 f.p.j. pendant 21 jours, suivie d’une période sans médicament de 7 jours pendant 6 cycles | 205 | 24,7 ans (de 18 à 35 ans) | Femmes |
| 012-002 | Étude multicentrique, ouverte, non comparative, évaluant l’innocuité et l’efficacité (cycle débutant le Jour 1) | Comprimé à prise orale, dose de 0,150 mg DSG + 0,030 mg EE 1 f.p.j. pendant 21 jours, suivie d’une période sans médicament de 7 jours pendant 26 cycles | 1 195 | 23,6 ans (de 16 à 35 ans) | Femmes |
DSG = désogestrel; EE = éthinylestradiol; f.p.j. = fois par jour
* Les données ne permettent pas d’effectuer un calcul de l’âge moyen. La majorité (78 %) des femmes avaient moins de 30 ans.
Une vaste expérience clinique (de plus de 125 000 cycles dans le seul cadre de rapports publiés) a permis de documenter l’efficacité de MIRVALA.
Tableau 9 - NOMBRE D’ÉTUDES, NOMBRE DE PARTICIPANTES, ESTIMATION MINIMALE DE
L’EXPOSITION AU MÉDICAMENT ET NOMBRE DE GROSSESSES OBSERVÉES POUR CHAQUE GROUPE
| ENVERGURE DE | NOMBRE | NOMBRE TOTAL | EXPOSITION | NOMBRE |
| L’ÉTUDE | D’ÉTUDES | DE PARTICIPANTES | MINIMALE CALCULÉE | TOTAL DE |
| ADMISES | AU MÉDICAMENT | GROSSESSES | ||
| (nbre de CYCLES)a | OBSERVÉES | |||
| > 500 | 6 | 53 773 | 106 399 | 5 |
| De 201 à 500 | 8 | 2 514 | 11 380 | 2 |
| De 101 à 200 | 4 | 437 | 689 | 0 |
| De 51 à 100 | 9 | 704 | 2 174 | 1 |
| De 26 à 50 | 27 | 970 | 1 762 | 0 |
| De 1 à 25 | 80 | 1 058 | 2 804 | 0 |
| Total | 134 | 59 456 | 125 208 | 8 |
a Pour évaluer l’étendue de l’exposition au médicament, on a réparti de façon uniforme les participantes qui ont abandonné en cours de route (si 60 sujets avaient abandonné au bout de six mois, on estimait 10 abandons/mois). Plusieurs études contenaient des données imprécises quant au nombre de participantes lors de visites subséquentes. Par conséquent, le nombre véritable de cycles considérés est probablement plus grand.
En outre, plusieurs études bien contrôlées ont été effectuées pour évaluer l’efficacité et l’innocuité de comprimés de désogestrel et d’éthinyl estradiol. L’une de ces études comprenait 1 195 patientes et portait sur un total de 11 426 cycles menstruels.
(a) Indice de Pearl
La valeur de l’indice de Pearl calculée chez les utilisatrices de comprimés de désogestrel et d’éthinylestradiol se compare avantageusement à celle rapportée pour les autres contraceptifs oraux administrés à faible dose. Dans le cadre de cette étude, neuf participantes sont devenues enceintes. Toutes ces grossesses étaient liées à un échec attribuable à l’utilisatrice. La valeur de l’indice de Pearl s’établit donc à 0,00.
| N | NOMBRE DE CYCLES | INDICE DE PEARL | |
| MÉTHODE | TOTAL | ||
| 1 195 | 11 656 | 0,00 | 0,92 |
(b) Estimation basée sur la table de survie
Tableau 10 - Le taux cumulatif annuel des grossesses basé sur la table de survie est évalué à
1,0/100 femmes-années
| CYCLE | PATIENTES | NOMBRE DE GROSSESSES | TAUX CUMULATIF DE |
| GROSSESSES/100 FEMMES | |||
| 3 | 1 037 | 4 | 0,39 |
| 6 | 904 | 4 | 0,82 |
| 9 | 734 | 0 | 0,82 |
| 12 | 525 | 1 | 1,00 |
| 15 | 307 | 0 | 1,00 |
| 18 | 139 | 0 | 1,00 |
| 23 | 9 | 0 | 1,00 |
(c) Maîtrise du cycle menstruel
Au cours de l’étude, 18 participantes (1,5 %) ont abandonné le traitement à cause de problèmes menstruels. Une absence de saignement de retrait a été notée dans 1,7 % des cycles et des saignements intermenstruels sont survenus dans 8,0 % du total des cycles. L’absence de saignement de retrait et les saignements intermenstruels sont survenus plus souvent au cours des premiers cycles d’utilisation, comparativement aux cycles subséquents. On a de plus observé plus souvent des microrragies que des métrorragies (5,6 % des cycles p/r à 2,5 % des cycles).
Tableau 11 - INCIDENCE PAR CYCLE DES SAIGNEMENTS INTERMENSTRUELS (SIM) ET DE
L’ABSENCE DE SAIGNEMENT DE RETRAIT (ASR)
| NOUVELLES UTILISATRICES | CHANGEMENT DE CONTRACEPTIF | |||||
| Cycle | n | SIM (%) | ASR (%) | n | SIM (%) | ASR (%) |
| 1 | 467 | 19,3 | 3,4 | 578 | 12,3 | 3,1 |
| 2 | 446 | 8,1 | 1,4 | 561 | 10,7 | 1,8 |
| 3 | 420 | 9,3 | 2,6 | 532 | 10,3 | 2,3 |
| 6 | 350 | 8,6 | 0,6 | 479 | 6,9 | 1,2 |
| 12 | 164 | 6,7 | 3,7 | 276 | 6,5 | 0,4 |
- On définit un saignement intermenstruel (SIM) comme étant un saignement ou une microrragie qui commence pendant la période de prise des contraceptifs et qui ne constitue pas un saignement de retrait précoce ou prolongé.
- On définit l’absence de saignement de retrait (ASR) comme étant un épisode sans saignement ou microrragie qui commence ou se poursuit dans l’intervalle sans prise de contraceptif.
Tableau 12 - INCIDENCE PAR CYCLE DE MÉTRORRAGIES ET DE MICRORRAGIES
| NOUVELLES UTILISATRICES | CHANGEMENT DE CONTRACEPTIF | |||||
| Cycle | n | Métrorragies (%) | Microrragies (%) | n | Métrorragies (%) | Microrragies (%) |
| 1 | 467 | 1,5 | 17,8 | 578 | 1,4 | 11,1 |
| 2 | 446 | 2,2 | 5,8 | 561 | 3,4 | 7,5 |
| 3 | 420 | 4,0 | 5,5 | 532 | 3,2 | 7,5 |
| 6 | 350 | 3,4 | 5,4 | 479 | 2,5 | 4,6 |
| 12 | 164 | 2,4 | 4,3 | 276 | 2,2 | 4,7 |
- on définit une métrorragie comme étant un épisode de saignement qui se produit pendant la période de prise des contraceptifs et qui n’est pas un saignement de retrait précoce ou prolongé.
- on définit une microrragie comme étant une faible perte sanguine qui se produit pendant la période de prise des contraceptifs et qui n’est pas un saignement de retrait précoce ou prolongé.
Les résultats indiquent que les comprimés de désogestrel et d’éthinyl estradiol offrent généralement une excellente maîtrise des cycles et que très peu de femmes abandonnent le traitement en raison de saignements irréguliers ou d’absence de saignement de retrait; ces résultats sont très semblables à ceux d’autres contraceptifs oraux.
(d) Métabolisme des lipides
Des données épidémiologiques, biochimiques et autres ont permis d’établir un lien causal largement accepté entre la maladie cardiaque ischémique et un profil lipidique/lipoprotéinique plasmatique défavorable, spécifiquement un rapport LDL/HDL élevé. Il a aussi été démontré que les androgènes ont un effet défavorable sur le rapport lipides/lipoprotéines, mais que les œstrogènes ont un effet bénéfique, principalement en augmentant le taux de HDL2 et, de façon moins importante, en réduisant le taux des LDL. Les principaux effets indésirables ou contraires à l’action bénéfique des œstrogènes ont donc une importance cruciale dans toute contraception à long terme.
Les comprimés de désogestrel et d’éthinyl estradiol ont entraîné une augmentation du taux de HDL-C et une réduction du taux de LDL-C, sans toutefois modifier les taux de HDL2 et d’apo B. Ils n’affectent donc pas de façon significative le rapport HDL2/LDL-C. Comme pour les autres contraceptifs oraux, les comprimés de désogestrel et d’éthinyl estradiol peuvent être associés à une augmentation du taux plasmatique de triglycérides.
Tableau 13 - NOMBRE D’ÉTUDES DÉMONTRANT UN EFFET PARTICULIER SUR LE
MÉTABOLISME DES LIPOPROTÉINES APRÈS 2 À 4 MOIS D’UTILISATION
| Comprimés de | ||
| désogestrel et | ||
| d’éthinylestradiol | ||
| Cholestérol total | Aucun changement | 12 |
| Augmentation | 0 | |
| Triglycérides | Aucun changement | 4 |
| Augmentation | 5 | |
| LDL-C | Aucun changement | 5 |
| Augmentation | 0 | |
| HDL-C | Réduction | 0 |
| Aucun changement | 5 | |
| Augmentation | 7 | |
14.2 Études sur la biodisponibilité comparative
Une étude randomisée, à deux périodes, à deux traitements, à dose unique (2 x 0,15 mg/0,03
mg), croisée et comparative de la biodisponibilité de MIRVALA (Apotex Inc.) et de MARVELON 21 (Organon Canada Ltd.) a été réalisée chez des humains sains, sujets féminins à jeun. Un résumé des données de biodisponibilité comparatives basées sur le 3-cétodésogestrel (métabolite actif du désogestrel) et l'éthinyl estradiol de 19 sujets inclus dans l'analyse statistique est présenté dans les tableaux suivants :
Tableau 14 - RÉSUMÉ DES ÉTUDES DE BIODISPONIBILITÉ COMPARATIVE
| 3-kétodésogestrel | ||||||||
| (2 x 0,15 mg/0,03 mg) | ||||||||
| Moyenne géométrique | ||||||||
| Moyenne arithmétique (% CV) | ||||||||
| Paramètre | Substance à l’étude1 | Substance de référence2 | Rapport des | Intervalle de confiance à 90 % (%) | ||||
| moyennes | ||||||||
| géométriques | ||||||||
| (%) | ||||||||
| ASC0-72h (pg·h/mL) | 24968,2 26732,8 (37,2) | 25627,4 26849,8 (27,5) | 97,4 | 89,0 – 106,7 | ||||
ASC (pg·h/mL) | 32759,8 35750,6 (44,2) | 34170,6 36651,1 (37,1) | 95,9 | 86,5 – 106,3 | ||||
Cmax (pg/mL) | 3041,8 3224,5 (34,6) | 3224,8 3447,2 (30,6) | 94,3 | 83,3 – 106,9 | ||||
| Tmax3 (h) | 1,50 (1,00 – 2,50) | 1,75 (1,00 – 4,00) | ||||||
| T½4 (h) | 43,11 (22,3) | 44,81 (42,2) | ||||||
1 MIRVALA (comprimés de désogestrel/éthinylestradiol), 0.15 mg/0.03 mg (Apotex Inc.) 2 MARVELON 21 (comprimés de désogestrel/éthinylestradiol), 0.15 mg/0.03 mg (Organon Canada Ltd.) 3 Exprimé sous forme de médiane (intervalle) seulement.
4 Exprimé sous forme de moyenne arithmétique (% CV) seulement.
Table 15 - RÉSUMÉ DES ÉTUDES DE BIODISPONIBILITÉ COMPARATIVE
| Éthinyl estradiol | ||||||
| (2 x 0,15 mg/0,03 mg) | ||||||
| Moyenne géométrique | ||||||
| Moyenne arithmétique (% CV) | ||||||
| Paramètre | Substance à l’étude1 | Substance de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % (%) | ||
ASCT (pg·h/mL) | 1420,29 1525,97 (37,9) | 1495,98 1606,61 (37,8) | 94,9 | 91,7 – 98,3 | ||
ASCinf (pg·h/mL) | 1471,43 1583,97 (38,9) | 1544,47 1661,61 (38,6) | 95,3 | 92,0 – 98,7 | ||
| Éthinyl estradiol | ||||||
| (2 x 0,15 mg/0,03 mg) | ||||||
| Moyenne géométrique | ||||||
| Moyenne arithmétique (% CV) | ||||||
Cmax (pg/mL) | 143,32 152,59 (36,4) | 156,90 169,04 (38,1) | 91,3 | 86,6 – 96,4 | ||
| Tmax3 (h) | 1,75 (1,00 – 3,00) | 1,75 (1,00 – 3,00) | ||||
| T½4 (h) | 15,71 (18,4) | 15,39 (15,9) | ||||
1 MIRVALA (comprimés de désogestrel/éthinylestradiol), 0.15 mg/0.03 mg (Apotex Inc.) 2 MARVELON 21 (comprimés de désogestrel/éthinylestradiol), 0.15 mg/0.03 mg (Organon Canada Ltd.) 3 Exprimé sous forme de médiane (intervalle) seulement.
4 Exprimé sous forme de moyenne arithmétique (% CV) seulement.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Études de toxicité aiguë
On a mené des études de toxicité aiguë chez des rats et des souris en utilisant des doses uniques de désogestrel seul ou de désogestrel en association avec de l’éthinylestradiol afin de déterminer les limites supérieures de tolérance chez ces animaux et d’y observer les signes spécifiques de toxicité. Les deux composés étaient administrés oralement par gavage ou par voie intrapéritonéale sous forme de suspensions aqueuses. La dose orale de 2 000 mg/kg était environ 6 x 10⁵ fois supérieure à la dose clinique prévue chez l’humain. Quant à la dose intrapéritonéale, elle était de 500 mg/kg. Pour les expériences combinant le désogestrel et l’éthinylestradiol, on a utilisé des groupes de dix mâles et de dix femelles et pour celles avec le désogestrel seul, des groupes de six mâles et de six femelles. La réaction des animaux a été observée pendant sept jours avant de procéder à des nécropsies.
Aucun animal n’est mort au cours des études effectuées par voie orale ou intrapéritonéale. Les souris et les rats qui avaient reçu le ou les produits par voie orale ont présenté de façon temporaire une activité réduite, un certain manque de coordination motrice, une consommation réduite d’aliments, ainsi que d’autres signes non spécifiques liés à la forte dose administrée. On a observé les mêmes effets chez les souris et les rats qui avaient reçu les produits par voie intrapéritonéale. L’apparition de sérites (irritations péritonéales localisées) qui a pu être associée à ces produits a été observée.
Ces résultats sont en accord avec les données qui ont déjà été publiées concernant d’autres contraceptifs stéroïdiens, indiquant que les contraceptifs stéroïdiens présentent généralement un faible taux de toxicité, au cours des études de toxicité aiguë avec des doses uniques chez les animaux.
Études de toxicité avec doses multiples
Les études de toxicité avec doses multiples avaient pour but de déterminer si l’administration orale à long terme de désogestrel seul ou en association avec l’éthinylestradiol à des souris, à des rats, à des chiens et à des singes entraînait des effets indésirables réversibles ou non et si elle provoquait l’apparition de néoplasies bénignes ou malignes. Le désogestrel et l’éthinylestradiol ont été utilisés dans un rapport 2,5/1 dans la plupart des études de toxicité et de tumorigénicité avec doses multiples et dans un rapport de 5/1 pour les études de 52 semaines, 104 semaines et 3 ans chez les chiens et les singes. Les composés évalués étaient administrés par gavage chez les souris et les rats, sous forme de comprimés ou de capsules chez les chiens, et sous forme de boisson gazeuse ou par intubation chez les singes.
Le protocole de chacune de ces études était typique de ceux utilisés pour les études de toxicité avec doses multiples en général. Les doses administrées dans la plupart des études avec doses multiples et de tumorigénicité chez les souris, rats et chiens étaient de 2 fois, 20 fois et 200 fois supérieures à la dose prévue chez l’humain. Dans les études de courte durée, la durée du traitement est de 26 ou 52 semaines, avec une période de récupération de 4 à 13 semaines prévue dans le protocole de l’étude. Pour les études s’étendant sur 52 semaines, 104 semaines et 3 ans chez les chiens et les singes, les doses administrées étaient 1, 10 ou 25 fois supérieures et 2, 10 et 50 fois supérieures, respectivement, à la dose chez l’humain.
Le tableau suivant décrit la durée de l’étude, les espèces animales utilisées et les composés évalués.
Tableau 16 - Études de toxicité avec doses multiples
| Études de toxicité avec doses multiples | ||||
| Durée | Espèce | Médicaments | Dose (mg/kg) | n |
| 52 semaines | rat, chien chien singe | DSG + EE DSG + EE DSG + EE | 0,005 + 0,002a 0,05 + 0,02 0,5 + 0,2 0,003 + 0,0006b 0,03 + 0,006 0,075 + 0,015 0,006 + 0,0012c 0,03 + 0,006 0,15 + 0,03 | 70,14 20 20 |
| 80 semaines | souris | DSG + EE | voira | 112 |
| 104 semaines | rat chien singe | DSG + EE DSG + EE DSG + EE | voira voirb voirc | 110 20 20 |
| 3 ans | chien singe | DSG + EE DSG + EE | voirb voirc | 20 20 |
| Études de toxicité avec doses multiples | ||||
| Durée | Espèce | Médicaments | Dose (mg/kg) | n |
| 26 semaines | rat, chien | DSG | 0,00625 0,0625 0,625 | 64,14 |
52 semaines 81 semaines 104 semaines | rat, chien souris rat | DSG DSG DSG | 0,005d 0,05 0,5 voird voird | 60,12 112 110 |
DSG = désogestrel; EE = éthinyl estradiol
L’étude de 52 semaines combinant le désogestrel et l’éthinyl estradiol chez le rat n’a révélé aucun effet direct sur la mortalité, associé au traitement. Les signes cliniques dus au traitement comprenaient l’alopécie et une réduction de la taille des testicules, surtout chez les animaux qui avaient reçu la dose élevée. Ces effets étaient réversibles à l’arrêt du traitement. Le gain de poids et/ou la diminution de la consommation d’aliments étaient présents dans les deux sexes, chez les animaux qui recevaient la dose intermédiaire ou la dose la plus élevée. Une altération du temps de céphaline activée et l’hémoglobine et de l’hématocrite a été observée, ainsi qu’une diminution du nombre de neutrophiles et de lymphocytes. De tels changements se produisent souvent dans ces types d’études et ils sont généralement réversibles à l’arrêt du traitement. Aucun changement inhabituel n’a été observé lors des épreuves sanguines et urinaires. Une diminution des protéines urinaires proportionnelle aux doses administrées chez les mâles qui pourrait être imputable à l’atrophie des organes sexuels secondaires a été observée.
Le changement de poids de certains organes était conforme à ce qui a été observé avec d’autres contraceptifs oraux combinés. Le poids du foie avait augmenté après 26 et 52 semaines, surtout chez les animaux ayant reçu la dose intermédiaire ou la dose élevée; les testicules, les épididymes, la prostate, les vésicules séminales, les ovaires, l’utérus, les surrénales et l’hypophyse ont été également affectés par le traitement.
Les changements microscopiques au niveau des tissus comprenaient : la vacuolisation hépatocytaire avec, parfois des foyers d’hyperplasie hépatocellulaire surtout dans le cas des doses élevées; une augmentation de la pigmentation jaunâtre de l’épithélium tubulaire du cortex rénal liée à la dose et une augmentation des concrétions minéralisées chez les mâles ayant reçu des doses élevées; atrophie des testicules, des épididymes, de la prostate et des vésicules séminales; diminution ou absence du corps jaune dans les ovaires; hyalinisation ou hyperplasie de l’endomètre utérin; kératinisation accélérée au niveau du vagin chez les femelles ayant reçu des doses élevées; hypertrophie ou hyperplasie du cortex surrénalien avec télangiectasies sinusoïdales; hypertrophie/hyperplasie du lobe antérieur de l’hypophyse, surtout après 52 semaines chez les animaux ayant reçu des doses élevées.
Un temps de retrait de huit semaines a permis d’observer une réversibilité partielle des principaux effets enregistrés. Si la durée avait été plus longue, on aurait probablement assisté à un retour à la normale de tous les paramètres modifiés. On a noté une augmentation de l’incidence de néoplasies mammaires bénignes chez tous les groupes d’animaux traités.
Dans l’étude de 52 semaines chez les chiens, le désogestrel et l’éthinylestradiol ont été administrés par voie orale dans une proportion de 2,5/1 sous forme de comprimés. Dans trois cas, une mortalité liée à la dose élevée est survenue. En effet, deux femelles sont mortes et une autre a dû être euthanasiée in extremis. La cause de décès ou de morbidité était une péritonite consécutive à une pyométrite perforante. Les signes cliniques observés comprenaient un épaississement et un repliement typiques de la peau avec alopécie, une interruption du cycle œstral avec tuméfaction des organes génitaux externes chez les femelles, un écoulement vaginal chez celles qui recevaient des doses élevées, un relâchement de l’enveloppe pénienne avec réduction du volume des testicules chez les mâles, un tissu mammaire augmenté et/ou sécrétoire chez les femelles, la présence de deux nodules temporaires (un cas, dose intermédiaire), puis d’un nodule temporaire et d’un nodule persistant (un cas, dose élevée) dans les glandes mammaires. Le nodule persistant était présent dans une zone hyperplasique.
Les changements de certains paramètres hématologiques, paramètres de la coagulation, et paramètres biochimiques sanguins et urinaires, correspondaient à ceux qu’on relève généralement avec ce type de composés. Les modifications du poids ou des caractéristiques histomorphologiques du foie et des organes sexuels primaires et secondaires ont surtout été observées chez les animaux qui recevaient les doses élevées. Tous ces changements étaient attribuables aux propriétés hormonales du médicament.
Chez les singes, les études de toxicité avec doses multiples ont utilisé des doses de désogestrel et d’éthinyl estradiol dans un rapport de 5/1 pendant 21 jours, suivies d’une période sans médicament de 7 jours. Les données de 12 mois n’ont révélé aucun résultat clinique, clinicopathologique et histomorphologique inattendu. Des changements hormonaux typiques liés aux doses administrées sont apparus, par exemple : diminution de la taille du corps jaune, glandes mammaires de type sécrétoire, augmentation du mucus endocervical, diminution de l’épaisseur de l’endomètre avec changements quant à l’activité sécrétoire, diminution liée à la dose de l’épaisseur de l’épithélium vaginal et augmentation du poids de l’hypophyse.
Les études portant sur l’administration du désogestrel seul en doses multiples à des rats et à des chiens ont révélé moins d’altérations des organes sexuels primaires et secondaires ainsi que des autres tissus périphériques hormono-sensibles.
Chez les rats, en l’absence d’éthinyl estradiol dans le composé administré, on a obtenu les effets progestatifs escomptés après 26 et 52 semaines, notamment : modification sécrétoire de l’endomètre utérin, mucification de l’épithélium vaginal, hyperplasie glandulaire légère des glandes mammaires et réduction du poids de l’hypophyse. Dans la portion de l’étude qui a duré 52 semaines, on a noté un faible nombre de cas de néoplasies bénignes ou malignes, mais
aucune de celles-ci n’avait un lien de causalité avec le composé évalué.
Les études de toxicité de doses multiples de désogestrel seul effectuées chez des chiens n’ont donné aucun changement inhabituel ou inattendu après 26 semaines. Chez ceux d’entre eux qui avaient reçu la dose élevée, le poids du foie avait augmenté, mais cela était surtout dû à l’effet progestogénique, soit l’accroissement de la réserve de glycogène. Chez les femelles, l’utérus avait également augmenté de volume et de poids, du fait de la stimulation de l’endomètre par les hormones et il n’y avait pas de follicules matures, ni de corps jaune dans les ovaires. Le poids de la prostate avait légèrement diminué chez les mâles qui avaient reçu la dose élevée. Le développement lobulaire des glandes mammaires était accéléré chez les femelles recevant la dose intermédiaire ou la dose élevée.
Dans le segment de 52 semaines de l’étude chez les chiens ayant reçu du désogestrel seul, les changements observés étaient comparables à ceux observés après 26 semaines; cependant, de petits nodules mammaires (5 mm ou moins) occasionnels ont été détectés chez un sujet témoin, chez un chien qui recevait une faible dose, chez un autre qui recevait une dose intermédiaire et chez quatre des chiens qui recevaient la dose élevée. Ces nodules ont disparu chez le sujet témoin, de même que chez deux des quatre chiens ayant reçu la dose élevée. Les nodules persistants se sont révélés non néoplasiques et étaient soit de petits ganglions lymphatiques superficiels, soit des canaux dilatés. La stimulation utérine avait augmenté après 52 semaines, sans toutefois provoquer la mort d’aucun animal.
Quatre études de toxicité avec doses multiples d’une durée pouvant atteindre deux ans ont été menées chez des rats, des chiens et des singes. L’association désogestrel + éthinylestradiol a été évaluée chez des rats, des singes et des chiens, alors que le désogestrel seul a été évalué chez des rats.
On n’a noté aucun indice de réaction néoplasique chez les rats lorsque le désogestrel était administré seul. Cependant, on a remarqué la présence accrue de néoplasies mammaires bénignes dans tous les groupes ayant reçu l’association désogestrel + éthinyl estradiol. Les autres changements cliniques, clinicopathologiques et histopathologiques observés étaient attribuables aux effets hormonaux du désogestrel seul ou du désogestrel en association à l’éthinyl estradiol.
Dans l’étude de deux ans chez le chien, le désogestrel et l’éthinylestradiol ont été administrés dans un rapport de 5/1. Le composé évalué a été administré à des doses 1, 10 et 25 fois supérieures à la dose normale chez l’humain pendant 21 jours, suivi d’une période d’arrêt de 7 jours. On a ainsi noté les changements suivants : suppression du cycle œstral chez les animaux recevant la dose intermédiaire ou la dose élevée, incidence accrue de développement des glandes mammaires et activité sécrétoire analogue à celle observée en phase metœstrus normale d’un cycle, diminution de la phosphatase alcaline chez les animaux recevant la dose élevée et foyer unique d’hyperplasie épithéliale ductale chez un de ceux qui recevaient la dose faible. Aucun effet tumorigénique n’a été observé.
L’étude de deux ans avec le désogestrel + l’éthinylestradiol chez les singes a produit les changements hormonaux normalement attendus. L’activité menstruelle et ovarienne était réduite chez les animaux recevant la dose élevée. L’activité sécrétoire des glandes mammaires a augmenté de façon proportionnelle à la dose chez les animaux qui recevaient la dose intermédiaire ou la dose élevée. Les autres changements hormonaux comprenaient : augmentation du fibrinogène et du temps de céphaline activée, diminution de la PPT et de la phosphatase alcaline; augmentation des taux de triglycérides et de cholestérol; diminution de l’albumine chez les singes recevant la dose intermédiaire ou la dose élevée; stimulation (dose intermédiaire et élevée) ou inhibition de l’endomètre (quelques animaux recevant la dose élevée); augmentation des acidophiles et diminution des basophiles dans l’hypophyse des animaux recevant la dose intermédiaire ou la dose élevée. Toutes ces observations correspondent aux effets des contraceptifs stéroïdiens décrits chez les singes.
Des études de tumorigénicité des doses multiples ont aussi été réalisées chez la souris (80 et 81 semaines) et le rat (2 ans), avec respectivement, le désogestrel + l’éthinyl estradiol et le désogestrel seul. Le traitement associant le désogestrel + l’éthinyl estradiol chez la souris a entraîné un taux de mortalité plus élevé dû principalement à une incidence accrue de tumeurs hypophysaires chez les souris traitées, surtout observables chez celles qui avaient reçu la dose élevée. D’autres modifications non néoplasiques sont survenues et restaient en deçà des limites observées pour ce type de composé. Le désogestrel administré seul chez la souris n’a pas remarquablement affecté le taux de mortalité et n’a pas affecté la tumorigénicité.
On a également observé chez les rats ayant reçu le désogestrel + l’éthinyl estradiol une légère augmentation du taux de mortalité à dose élevée et une augmentation du nombre de néoplasies hypophysaires et mammaires proportionnelle à la dose; cette augmentation était surtout attribuable à la composante éthinyl estradiol.
Le désogestrel administré seul chez le rat n’a pas augmenté le taux de mortalité et pourrait même l’avoir abaissé légèrement. L’incidence des tumeurs mammaires et hypophysaires a également quelque peu diminué avec la dose élevée. Ces résultats contredisent ceux obtenus au terme de l’étude de 104 semaines chez les rats avec le désogestrel + l’éthinyl estradiol où les écarts observés avaient été considérés comme attribuables à la composante éthinyl estradiol.
Des études de trois ans ont été menées chez des chiens beagle et des singes Rhésus ayant reçu l’association désogestrel + éthinyl estradiol. Au cours de l’étude, des singes ont été euthanasiés après un et deux ans et des chiens après deux ans. Aucune réaction tumorigénique n’a été observée. Le traitement a entraîné un développement lobulo-alvéolaire des glandes mammaires chez les chiens, avec peu de changement quant à leur activité sécrétoire; ce qui est un effet hormonal attendu. Les autres changements tissulaires, décrits dans le rapport intermédiaire de deux ans, qui se limitait aux organes sexuels primaires et secondaires, étaient liés aux effets hormonaux de contraceptifs oraux combinés.
L’étude de trois ans chez les singes, au cours de laquelle des animaux ont été sacrifiés après un an et deux ans, n’a révélé aucun effet tumorigène. Les changements observés, décrits dans le
rapport intermédiaire de deux ans, correspondaient aux effets hormonaux des contraceptifs oraux combinés et comprenaient des effets sur le cycle menstruel, la glaire cervicale et la morphologie de l’endomètre.
Études de mutagénicité
Le test d’Ames et le test du micronucleus chez le rat ont été réalisés avec le désogestrel, seul ou en association avec l’éthinyl estradiol. Les résultats de ces épreuves ont démontré que ni le désogestrel seul, ni l’association avec l’éthinylestradiol n’entraînaient d’effet mutagène.
Toxicologie pour la reproduction et le développement
Les études non cliniques de toxicité sur la reproduction comprenaient 11 études chez le rat et 2 études chez le lapin. Le désogestrel a été étudié seul ou en association avec l’éthinyl estradiol. Ces études avaient pour objectif d’évaluer si la substance testée avait un effet, quel qu’il soit, sur la fonction de reproduction, y compris : la fertilité et le rendement reproductif, la tératogénicité et l’embryotoxicité, de même que les effets périnataux et postnataux observés chez la progéniture.
Quatre études de toxicité (segment I) sur la reproduction ont été effectuées chez les rats; dont une portait sur l’association désogestrel + éthinyl estradiol et trois sur le désogestrel seul. L’étude associant les deux composantes et menée avec des doses de 0,5 mg/kg/jour de désogestrel et de 0,2 mg/kg/jour d’éthinyl estradiol n’a permis d’observer aucun effet indésirable sur la fréquence d’accouplement et sur le rendement de grossesse chez les femelles de la génération F0, ni sur le nombre, les caractéristiques anatomiques, le développement et la fertilité des membres de la génération suivante.
Les effets du désogestrel seul ont été examinés chez des rats Sprague Dawley et des rats CFY. On a dû effectuer une étude supplémentaire avec des rats Sprague Dawley après avoir observé une augmentation de la microphtalmie dans la progéniture des rates de la lignée CFY ayant reçu le désogestrel. Aucune augmentation de la microphtalmie n’a été observée dans la deuxième étude chez les rats Sprague Dawley. La déficience semblait donc plutôt liée à la souche. Dans les trois études, l’effet contraceptif du désogestrel s’est avéré réversible. Le traitement à des doses contraceptives ou inférieures à la dose contraceptive n’a entraîné aucun effet ultérieur grave sur les femelles ni sur leur progéniture.
Une étude de fertilité et d’embryotoxicité suite à l’administration du désogestrel + d’éthinyl estradiol à des doses entraînant une infertilité complète, partielle ou nulle a été menée chez les rats. L’administration quotidienne, ininterrompue, avant et pendant la gestation, de désogestrel + d’éthinyl estradiol, à des doses inférieures à la dose contraceptive, a réduit le nombre de ratons, mais n’a pas affecté la qualité de la progéniture F1.
Des études (segment II) sur l’embryotoxicité du produit suivant le protocole classique avec une administration exclusivement lors de la gestation et de l’organogenèse ont été réalisées chez des rats et des lapins. Au total, cinq études ont été réalisées dont trois portaient sur le
désogestrel seul et deux sur l’association désogestrel + éthinyl estradiol.
L’association désogestrel + éthinylestradiol évaluée à dose élevée chez le rat et le lapin a entraîné une toxicité maternelle et une embryolétalité; par contre, à des doses plus faibles, on n’a pas noté de réactions indésirables chez les femelles gestantes ni d’effet décelable quant au déroulement de la gestation, à la mortalité embryonnaire ou à la morphologie fœtale.
Le désogestrel seul a été évalué chez des rats Sprague Dawley et CFY, et des lapins. Les fortes doses (2 à 8 mg/kg) de désogestrel ont entraîné une toxicité maternelle chez les rats et des doses de 2 à 4 mg/kg ont provoqué des avortements chez les lapins. Des doses plus faibles n’ont eu aucun effet décelable sur le déroulement de la gestation, la mortalité embryonnaire et la morphologie fœtale, chez les rats comme chez les lapins.
Les effets du désogestrel seul, lorsqu’administré plus tard durant la grossesse, ont été évalués chez les rats. L’administration de doses pouvant atteindre 4 mg/kg/jour entre le 14e et le 20e jour de gestation n’a causé ni masculinisation des fœtus femelles ni féminisation des fœtus mâles.
Des études de segment III, visant à évaluer l’effet possible du produit sur le développement péri- et postnatal en raison du passage du médicament dans le lait maternel, ont été menées avec le désogestrel, seul ou en association avec l’éthinyl estradiol. Le traitement associant le désogestrel + l’éthinyl estradiol a entraîné une baisse de la consommation d’aliments par les femelles ayant reçu la dose intermédiaire ou la dose élevée. Il y a eu un retard de croissance de la progéniture qui a persisté jusqu’au sevrage, dans le groupe de celles qui ont reçu la dose élevée, mais il n’y a eu aucun effet particulier sur le développement physique des rejetons, ni avant ni après leur sevrage. La fertilité de la progéniture F1 n’a pas été affectée. Le désogestrel seul n’a eu aucun effet chez les femelles traitées ni sur le gain de poids ou le développement physique des petits. La fertilité des animaux de la génération F1 était comparable à celle des sujets témoins appartenant à cette génération.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1.
MARVELONMD 21 et MARVELONMD 28 (comprimés contenant 0,15 mg de désogestrel et
0,03 mg d’éthinyl estradiol), numéro de contrôle de la présentation 286308, Monographie de produit, Organon Canada Inc. (20 novembre 2024).