


Monographie de produit - NB-Ezetimibe
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
N/A
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS .............................................................................................................. 4
1.1 Enfants ...................................................................................................................... 4
1.2 Personnes âgées ....................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................ 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ................................ 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 6
4.1 Considérations posologiques .................................................................................... 6
4.2 Dose recommandée et modification posologique ................................................... 6
4.4 Administration .......................................................................................................... 7
4.5 Dose oubliée ............................................................................................................. 7
5 SURDOSAGE ............................................................................................................... 7
6 FORMES POSOLOGIQUES, CONCNETRATIONS, COMPOSITION ET EMBALLAGE ............ 7
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 8
7.1 Populations particulières ........................................................................................ 11
7.1.1 Femmes enceintes .............................................................................................. 11
7.1.2 Allaitement .......................................................................................................... 11
7.1.3 Enfants ................................................................................................................. 11
7.1.4 Personnes âgées .................................................................................................. 12
8 EFFETS INDÉSIRABLES ............................................................................................... 12
8.1 Aperçu des effets indésirables ................................................................................ 12
8.2 Effets indésirables observés dans les études cliniques .......................................... 12
8.3 Effets indésirables peu courants observés au cours des essais cliniques .............. 15
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ...................................................................................................... 16
8.5 Effets indésirables observés après la mise en marché ........................................... 16
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 17
9.1 Interactions médicamenteuses graves ................................................................... 17
9.2 Aperçu des interactions médicament-médicamenteuses ...................................... 17
9.4 Interactions médicament-médicament .................................................................. 17
9.5 Interactions médicament-aliment .......................................................................... 21
9.6 Interactions médicament-plante médicinale ......................................................... 21
9.7 Interactions médicament-tests de laboratoire ....................................................... 22
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 22
10.1 Mode d’action ..................................................................................................... 22
10.2 Pharmacodynamique .......................................................................................... 23
10.3 Pharmacocinétique ............................................................................................. 23
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................................... 24
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 24
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES .................................................................... 25
13 INFORMATIONS PHARMACEUTIQUES ....................................................................... 25
14 ESSAIS CLINIQUES ..................................................................................................... 26
14.1 Essais cliniques par indication ............................................................................. 26
14.2 Études de biodisponibilités comparatives .......................................................... 33
15 MICROBIOLOGIE ....................................................................................................... 34
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 34
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN .............................................................. 37
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 38
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
NB-Ezetimibe (ézétimibe) est indiqué comme traitement d’appoint aux modifications du mode de vie, y compris du régime alimentaire, lorsque la réponse au traitement diététique et aux autres mesures non pharmacologiques est insuffisante.
Hypercholestérolémie primitive
NB-Ezetimibe, administré seul ou conjointement avec un inhibiteur de l’HMG-CoA réductase (statine), est indiqué pour :
- abaisser les taux élevés de cholestérol total (C total), de cholestérol lié aux lipoprotéines de basse densité (LDL-C), d’apolipoprotéines B (apo B) et de triglycérides (TG), et pour
- augmenter le taux de cholestérol lié aux lipoprotéines de haute densité (HDL-C) chez les patients atteints d’hypercholestérolémie primitive (hétérozygote familiale et non familiale).
NB-Ezetimibe, administré conjointement avec le fénofibrate, est indiqué pour :
- abaisser les taux élevés de cholestérol total, de LDL-C, d’apolipoprotéines B et de cholestérol non lié aux HDL (non HDL-C) chez les patients atteints d’hyperlipidémie mixte.
Hypercholestérolémie familiale homozygote
NB-Ezetimibe, administré conjointement avec une statine, est indiqué :
- comme traitement d’appoint à d’autres formes de traitement comme la LDL-aphérèse ou comme traitement substitutif lorsqu’on ne peut recourir à cette technique, pour abaisser les taux élevés de cholestérol total et de LDL-C chez les patients atteints d’hypercholestérolémie familiale homozygote.
Sitostérolémie homozygote (phytostérolémie)
NB-Ezetimibe est indiqué pour :
- abaisser les taux élevés de sitostérol et de campestérol chez les patients atteints de sitostérolémie familiale homozygote.
1.1 Enfants
Enfants (< 10 ans) : Le traitement par NB-Ezetimibe n’est pas recommandé chez les enfants de moins de 10 ans.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Les données tirées d’études cliniques et l’expérience d’utilisation suggèrent que les réductions du taux de LDL-C obtenues avec l’ézétimibe et le profil d’innocuité de ce médicament sont comparables chez les personnes âgées et les sujets plus jeunes.
2 CONTRE-INDICATIONS
NB-Ezetimibe est contre-indiqué chez les patients qui présentent une hypersensibilité à ce
médicament ou à l’un des ingrédients de la formulation de ce dernier, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- Le traitement associant NB-Ezetimibe et une statine est contre-indiqué chez les patients présentant une affection hépatique évolutive ou une élévation persistante et inexpliquée des transaminases sériques.
- Toutes les statines et le fénofibrate sont contre-indiqués chez les femmes enceintes et celles qui allaitent. Lorsque NB-Ezetimibe est administré conjointement avec une statine ou le fénofibrate chez une femme en âge de procréer, il importe de consulter la monographie de ces médicaments (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.1 Femmes enceintes).
- Étant donné que les comprimés de NB-Ezetimibe renferment du lactose, l’utilisation de ce médicament chez les patients qui présentent les troubles héréditaires que sont l’intolérance au galactose, le syndrome de malabsorption du glucose-galactose ou le déficit en lactase de Lapp est également contre-indiquée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Sensibilité/résistance).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
- Atteinte hépatique provoquée par un médicament, y compris hépatite,
- Pancréatite,
- Myopathie/rhabdomyolyse,
- Myalgie,
- Anaphylaxie,
Réactions indésirables cutanées sévères, telles que le syndrome de Stevens-Johnson
(SSJ), la nécrolyse épidermique toxique (NET) et un syndrome de réaction médicamenteuse avec éosinophilie et symptômes systémiquesx (syndrome de DRESS) [voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observés après la mise en marché).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Avant de prendre NB-Ezetimibe, les patients devraient d’abord suivre un régime alimentaire hypocholestérolémiant équivalant au moins au régime préconisé dans les modifications au mode de vie de l’Adult Treatment Panel III (ATP III) du National Cholesterol Education Program (NCEP), qu’ils devront poursuivre pendant le traitement médicamenteux. Un programme de maîtrise du poids et d’exercices physiques devrait également être instauré si l’on juge ces mesures nécessaires.
- Avant d’instaurer un traitement avec NB-Ezetimibe, on doit éliminer les causes secondaires pouvant être à l’origine de la hausse des taux de lipides et effectuer un bilan lipidique.
4.2 Dose recommandée et modification posologique
La dose recommandée de NB-Ezetimibe est de 10 mg une fois par jour par voie orale, administrée seule, avec une statine ou avec le fénofibrate. NB-Ezetimibe peut être pris avec ou sans aliments, peu importe le moment de la journée, de préférence au même moment chaque jour.
Utilisation chez les personnes âgées : Aucun réglage de la posologie n’est nécessaire chez les personnes âgées (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.4 Personnes âgées).
Utilisation chez les enfants : Enfants et adolescents ≥ 10 ans : Aucun réglage de la posologie n’est nécessaire dans ce groupe d’âge (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.3 Enfants).
Utilisation chez les patients atteints d’insuffisance hépatique : Il n’est pas nécessaire de régler la posologie chez les patients atteints d’insuffisance hépatique légère (stade 5 ou 6 de Child-Pugh). NB-Ezetimibe n’est pas recommandé chez les patients souffrant d’insuffisance hépatique modérée (stades 7 à 9 de Child-Pugh) ou grave (stade de Child-Pugh > 9) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique, Patients atteints d’insuffisance hépatique).
Utilisation chez les patients atteints d’insuffisance rénale : Il n’est pas nécessaire de régler la posologie chez les patients atteints d’insuffisance rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal).
Administration conjointe avec des résines fixatrices des acides biliaires : NB-Ezetimibe doit être administré au moins 2 heures avant ou au moins 4 heures après la prise d’une résine fixatrice des acides biliaires (voir 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament, Cholestyramine).
4.4 Administration
Les comprimés NB-Ezetimibe s’administrent par voie orale.
Les comprimés NB-Ezetimibe peuvent être pris avec ou sans nourriture, à n’importe quel moment de la journée, mais de préférence à la même heure chaque jour.
4.5 Dose oubliée
La dose recommandée est d’un comprimé, une fois par jour. Si le patient oublie de prendre un comprimé, il doit reprendre le calendrier habituel d’un seul comprimé par jour.
5 SURDOSAGE
Dans des études cliniques, le traitement au moyen de 50 mg/jour d’ézétimibe à 15 sujets en bonne santé sur une période allant jusqu’à 14 jours, ou de 40 mg/jour à 18 patients atteints d’hypercholestérolémie primitive sur une période allant jusqu’à 56 jours, a été généralement bien toléré.
Quelques cas de surdosage ont été rapportés avec ézétimibe, pour la plupart sans la présence d’effets indésirables. Aucun effet indésirable grave n’a été rapporté. En cas de surdosage, un traitement symptomatique d’appoint et des mesures de soutien devraient être mis en place.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Orale | Comprimés à 10 mg | Cellulose microcristalline, croscarmellose sodique, hypromellose, laurylsulfate de sodium, monohydrate de lactose, stéarate de magnésium. | ||
Les comprimés NB-Ezetimibe sont blancs, ovales, et portent l’inscription « 10 » gravée d’un côté et « EZT » gravée de l’autre côté. Chaque comprimé renferme 10 mg d’ézétimibe, l’ingrédient actif.
Les comprimés NB-Ezetimibe sont offerts en plaquettes de 30.
Les comprimés NB-Ezetimibe sont également offerts en flacons en polyéthylène de haute
Pour obtenir l'information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
densité de 100.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter l’ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » de la section 3.
Généralités
Lorsqu’on se propose d’administrer l’ézétimibe conjointement avec une statine ou le fénofibrate, il importe de consulter également la monographie de ces médicaments. Veuillez noter que les statines et le fénofibrate sont contre-indiqués durant la grossesse (voir la monographie du médicament utilisé et 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.1 Femmes enceintes).
Sexe : Les concentrations plasmatiques d’ézétimibe total sont légèrement plus élevées (< 20 %) chez les femmes que chez les hommes. Les réductions du taux de LDL-C obtenues avec l’ézétimibe et le profil d’innocuité de ce médicament sont comparables chez les hommes et les femmes. Par conséquent, il n’y a pas lieu de régler la posologie en fonction du sexe.
Race : Une méta-analyse des études pharmacocinétiques a montré qu’il n’existe aucune différence pharmacocinétique entre les sujets de race noire et ceux de race blanche.
Hépatique / biliaire / pancréatique
Ezetimibe en monothérapie : On doit envisager de procéder à des épreuves de la fonction hépatique au début du traitement avec Ezetimibe et, par la suite, conformément aux recommandations (voir 8 EFFETS INDÉSIRABLES, 8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives, Conclusions de l’essai clinique).
Administration concomitante avec une statine ou le fénofibrate : Lorsque NB-Ezetimibe est administré chez un patient recevant déjà une statine ou le fénofibrate, on doit envisager de procéder à des épreuves de la fonction hépatique au début du traitement avec l’ézétimibe et, par la suite, conformément aux recommandations (voir 8 EFFETS INDÉSIRABLES, 8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives, Conclusions de l’essai clinique).
Lorsqu’on instaure un traitement conjoint avec l’ézétimibe et une statine ou le fénofibrate, on doit procéder à des épreuves de la fonction hépatique au début du traitement et, par la suite, conformément aux recommandations du médicament utilisé (voir 8 EFFETS INDÉSIRABLES, 8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives, Conclusions de l’essai clinique).
Enzymes hépatiques : Dans les études contrôlées évaluant la monothérapie, la fréquence rapportée avec l’ézétimibe concernant les élévations consécutives des transaminases sériques (≥3 fois la limite supérieure de la normale) a été comparable (0,5 %) à celle observée avec un placebo (0,3 %).
Dans les études contrôlées évaluant l’ézétimibe administré conjointement avec une statine, la fréquence observée avec l’ézétimibe concernant les élévations consécutives des transaminases (≥3 fois la limite supérieure de la normale) s’élevait à 1,3 %, comparativement à 0,4 % chez les patients qui avaient reçu la statine seule.
Patients atteints d’insuffisance hépatique : La pharmacocinétique de l’ézétimibe a été évaluée chez des patients présentant une insuffisance hépatique, définie selon l’échelle de cotation de Child-Pugh.
- Chez les sujets présentant une insuffisance hépatique légère (stade 5 ou 6 de Child-Pugh), l’aire sous la courbe (ASC) moyenne de l’ézétimibe total (à la suite de l’administration d’une dose unique de 10 mg d’ézétimibe) était environ 1,7 fois plus élevée que celle observée chez les sujets en bonne santé. Néanmoins, aucun réglage de la posologie n’est nécessaire chez les sujets présentant une insuffisance hépatique légère.
Chez les patients présentant une insuffisance hépatique modérée (stades 7 à 9 de Child-
Pugh), l’ASC moyenne de l’ézétimibe total (à la suite de l’administration de doses multiples de 10 mg par jour) était environ 4 fois plus élevée que celle observée chez les sujets en bonne santé, les jours 1 et 14. Puisqu’on ne connaît pas les effets d’une exposition accrue à l’ézétimibe chez les patients présentant une insuffisance hépatique modérée (stades 7 à 9 de Child-Pugh) ou grave (stade de Child-Pugh > 9), la prise d’ézétimibe n’est pas recommandée chez ces patients.
- Aucune étude pharmacocinétique avec l’ézétimibe n’a été menée chez des patients présentant une affection hépatique évolutive ou une élévation persistante et inexpliquée des transaminases sériques. Il faut donc user de prudence chez ces patients.
L’administration conjointe de NB-Ezetimibe et d’une statine est contre-indiquée chez les patients présentant une affection hépatique évolutive ou une élévation persistante et inexpliquée des transaminases sériques.
Selon les rapports de pharmacovigilance, de rares cas d’hépatite ont été signalés chez les patients qui prenaient de l’ézétimibe. On dispose de suffisamment de preuves qui laissent croire à un lien causal entre l’ézétimibe en monothérapie et l’atteinte hépatique provoquée par un médicament (voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »). Il importe d’évaluer la fonction hépatique des patients qui présentent des signes ou des symptômes d’hépatite.
Administration concomitante avec des fibrates : L’administration concomitante d’ézétimibe et de fibrates autres que le fénofibrate n’a pas été étudiée. Par conséquent, l’administration concomitante de l’ézétimibe et d’un fibrate (autre que le fénofibrate) n’est pas recommandée (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Fénofibrate : Si l’on soupçonne la présence de lithiases biliaires chez un patient traité avec l’ézétimibe et le fénofibrate, il est recommandé de procéder à un examen de la vésicule biliaire et d’envisager un traitement hypolipidémiant de remplacement (voir 8 EFFETS INDÉSIRABLES et la monographie du fénofibrate).
Pancréatite : Selon les rapports de pharmacovigilance, de rares cas de pancréatite aiguë ont été signalés chez les patients qui prenaient de l’ézétimibe, bien qu’aucun lien de causalité n’ait pu être établi. Une pancréatite aiguë doit être soupçonnée lors de l’apparition soudaine de douleurs abdominales aiguës chez un patient traité avec l’ézétimibe.
Immunitaire
Les rapports d’effets indésirables reçus après la mise en marché du produit ont inclus de rares cas de réactions indésirables cutanées sévères chez des patients prenant de l’ézétimibe. Il existe des preuves suffisantes qui suggèrent à tout le moins la possibilité d’un lien causal entre l’ézétimibe et certains cas de syndrome de Stevens-Johnson (SSJ), de nécrolyse épidermique toxique (NET) et de syndrome de réaction médicamenteuse avec éosinophilie et symptômes systémiques (DRESS) (voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »).
Musculo-squelettique
Myopathie/rhabdomyolyse : La myopathie et la rhabdomyolyse sont des effets indésirables connus des statines et des fibrates. Les données de pharmacovigilance ont montré de rares cas de myopathie/rhabdomyolyse rapportés, indépendamment du lien de causalité avec le médicament, chez des patients qui prenaient de l’ézétimibe conjointement ou non avec une statine. On doit soupçonner une myopathie/rhabdomyolyse chez les patients qui présentent des douleurs musculaires lors de la prise de NB-Ezetimibe conjointement ou non avec une statine ou le fénofibrate et envisager l’interruption du traitement. Dans la plupart des cas, les symptômes associés à la myopathie/rhabdomyolyse ont cessé à l’arrêt du traitement.
Myalgie : Dans les études cliniques contrôlées, la fréquence des cas de myalgie était de 5,0 % chez les sujets traités avec l’ézétimibe et de 4,6 % chez les sujets ayant reçu le placebo (voir 8 EFFETS INDÉSIRABLES, tableau 2). Selon les rapports de pharmacovigilance, des cas de myalgie ont été signalés, indépendamment du lien de causalité avec le médicament, chez les patients qui prenaient de l’ézétimibe conjointement ou non avec une statine. Les patients doivent être avisés de signaler à leur médecin toute douleur musculaire persistante et grave sans cause apparente.
Chez les patients traités avec l’ézétimibe qui présentaient une myalgie, un certain nombre avait déjà souffert de myalgie (avec ou sans élévation des taux de créatine kinase) lors d’un
traitement avec une statine. Chez les patients qui présentent des antécédents d’intolérance aux statines (myalgie accompagnée ou non d’une hausse de la créatine kinase), une surveillance étroite des effets d’origine musculaire est recommandée lors du traitement avec NB-Ezetimibe.
Rénal
Insuffisance rénale : Chez des sujets présentant une insuffisance rénale grave, l’ASC moyenne de l’ézétimibe total à la suite de l’administration d’une dose unique de 10 mg d’ézétimibe était environ 1,5 fois plus élevée que celle observée chez les sujets en bonne santé. Par conséquent, aucun réglage de la posologie n’est nécessaire chez les patients présentant un dysfonctionnement rénal.
Sensibilité / résistance
Étant donné que les comprimés d’ézétimibe renferment du lactose, l’utilisation de ce médicament chez les patients qui présentent les troubles héréditaires que sont l’intolérance au galactose, le syndrome de malabsorption du glucose-galactose ou le déficit en lactase de Lapp est contre-indiquée (voir 2 CONTRE INDICATIONS).
7.1 Populations particulières
7.1.1 Femmes enceintes
On ne possède aucune donnée sur l’exposition à l’ézétimibe chez les femmes enceintes. Les effets de l’ézétimibe sur le travail et l’accouchement ne sont pas connus chez l’humain. Veuillez noter que les statines et le fénofibrate sont contre-indiqués durant la grossesse (voir la monographie du médicament utilisé). Il faut user de prudence lorsqu’on prescrit l’ézétimibe à des femmes enceintes.
7.1.2 Allaitement
Des études ont montré que l’ézétimibe est excrété dans le lait des rates. On ne sait pas si l’ézétimibe est excrété dans le lait maternel chez l’humain; par conséquent, on ne doit prescrire NB-Ezetimibe chez les femmes qui allaitent que si les bienfaits escomptés l’emportent sur les risques potentiels encourus par le nourrisson. Veuillez noter que toutes les statines et le fénofibrate sont contre-indiqués durant l’allaitement (voir la monographie du médicament utilisé).
7.1.3 Enfants
La pharmacocinétique de l’ézétimibe chez les adolescents (10 à 18 ans) a été semblable à celle observée chez les adultes. L’expérience clinique avec l’ézétimibe chez les enfants et les adolescents se limite à celle obtenue auprès de 4 patients (de 9 à 17 ans) dans une étude portant sur la sitostérolémie, et de 5 patients (de 11 à 17 ans) dans une étude portant sur l’hypercholestérolémie familiale homozygote. La prise d’ézétimibe n’est pas recommandée
chez les enfants de moins de 10 ans.
7.1.4 Personnes âgées
Les concentrations plasmatiques d’ézétimibe total sont environ deux fois plus élevées chez les personnes âgées (≥ 65 ans) que chez les sujets plus jeunes (18 à 45 ans). Les réductions du taux de LDL-C obtenues avec l’ézétimibe et le profil d’innocuité de ce médicament ont été comparables chez les personnes âgées et les sujets plus jeunes. Par conséquent, aucun réglage de la posologie n’est nécessaire chez les personnes âgées.
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquemment rapportés dans les études cliniques ont été les infections des voies respiratoires supérieures, les céphalées, la myalgie et la dorsalgie. Après la commercialisation du produit, des effets indésirables graves ont été rapportés dans de rares ou de très rares cas, indépendamment du lien de causalité, notamment l’hépatite, des réactions d’hypersensibilité, la pancréatite et la myopathie/rhabdomyolyse.
Lorsqu’on se propose d’administrer NB-Ezetimibe conjointement avec une statine ou le fénofibrate, il importe de consulter également la monographie du médicament utilisé.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
L’ézétimibe a été évalué auprès de 2486 patients dans le cadre d’études contrôlées par placebo portant sur le médicament en monothérapie (1691 patients ayant reçu de l’ézétimibe) et auprès de 4547 patients dans le cadre d’études contrôlées par comparateur actif (449 patients ayant reçu l’ézétimibe seul, 1708 patients ayant reçu l’ézétimibe et une statine et 185 patients ayant reçu l’ézétimibe et le fénofibrate). La durée de ces études variait de 8 à 14 semaines. La fréquence globale des effets indésirables rapportée avec l’ézétimibe était semblable à celle observée avec le placebo, de même que le taux d’abandon en raison d’effets indésirables reliés au traitement (ézétimibe, 2,3 % et placebo, 2,1 %).
Monothérapie
Le tableau 2 montre les effets indésirables, sans présumer de leur lien de causalité, survenus à une fréquence ≥ 2 %, et supérieure à celle du placebo, chez les patients traités avec l’ézétimibe dans les études contrôlées par placebo.
Tableau 2* – Effets indésirables, sans présumer de leur lien de causalité, survenus à une fréquence ≥ 2 %, et supérieure à celle du placebo, chez des patients traités avec l’ézétimibe
Effets indésirables Organisme entier/système organique | PLACEBO (%) (n = 795) | ÉZÉTIMIBE 10 mg (%) (n = 1 691) |
Troubles de l’organisme entier Fatigue | 1,8 | 2,2 |
Troubles gastro-intestinaux Douleur abdominale Diarrhée | 2,8 3,0 | 3,0 3,7 |
Troubles infectieux Infection virale Pharyngite Sinusite | 1,8 2,1 2,8 | 2,2 2,3 3,6 |
Troubles musculo- squelettiques Arthralgie Dorsalgie | 3,4 3,9 | 3,8 4,1 |
Troubles respiratoires Toux | 2,1 | 2,3 |
* Comprend les patients ayant reçu le placebo ou l’ézétimibe seul, inclus dans le tableau 2.
La fréquence des effets indésirables moins courants était comparable chez les sujets ayant reçu l’ézétimibe et ceux ayant reçu le placebo.
Seuls deux des 1691 patients traités avec l’ézétimibe en monothérapie ont rapporté des effets indésirables graves – un patient a rapporté une douleur abdominale accompagnée de panniculite et un patient a rapporté une douleur dans le bras et des palpitations.
Dans les études cliniques contrôlées par placebo évaluant la monothérapie, 4 % des patients ayant reçu l’ézétimibe et 3,8 % des patients ayant reçu le placebo ont été retirés de l’étude en raison d’effets indésirables.
Traitement d’association avec une statine
Le profil d’innocuité de l’ézétimibe a été évalué lors d’études sur le traitement d’association regroupant plus de 2000 patients. En général, la fréquence des effets indésirables a été similaire dans les groupes ayant reçu l’ézétimibe conjointement avec une statine et ceux ayant reçu une statine seule. Cependant, une hausse des transaminases a été observée un peu plus fréquemment chez les patients ayant reçu l’ézétimibe conjointement avec une statine que chez ceux ayant reçu une statine seule (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/
biliaire/pancréatique, Patients atteints d’insuffisance hépatique).
Le tableau 3 montre les effets indésirables, sans présumer de leur lien de causalité, survenus à une fréquence ≥ 2 %, et à une fréquence supérieure à celle du placebo, dans quatre études contrôlées par placebo menées avec l’ézétimibe administré seul ou amorcé conjointement avec diverses statines.
Tableau 3* – Effets indésirables, sans présumer de leur lien de causalité, survenus à une fréquence ≥ 2 %, et supérieure à celle du placebo, dans le cadre d’études sur le traitement associant l’ézétimibe et une statine
Effets indésirables
| Organisme entier / système organique | Placebo (%) (n = 259) | Ézétimibe 10 mg (%) (n = 262) | Toutes les statines** (%) (n = 936) | Ézétimibe + toutes les statines** (%) (n = 925) |
Troubles de l’organisme entier Douleur thoracique Étourdissements Fatigue Céphalées | 1,2 1,2 1,9 5,4 | 3,4 2,7 1,9 8,0 | 2,0 1,4 1,4 7,3 | 1,8 1,8 2,8 6,3 |
Troubles gastro-intestinaux Douleur abdominale Diarrhée | 2,3 1,5 | 2,7 3,4 | 3,1 2,9 | 3,5 2,8 |
Troubles infectieux Pharyngite Sinusite Infection des voies respiratoires supérieures | 1,9 1,9 10,8 | 3,1 4,6 13,0 | 2,5 3,6 13,6 | 2,3 3,5 11,8 |
Troubles musculo-squelettiques Arthralgie Dorsalgie Myalgie | 2,3 3,5 4,6 | 3,8 3,4 5,0 | 4,3 3,7 4,1 | 3,4 4,3 4,5 |
* Comprend les données regroupées de quatre études contrôlées par placebo évaluant le traitement d’association dans lesquelles l’ézétimibe a été instauré conjointement avec une statine. ** Toutes les statines = résultats obtenus avec toutes les doses de l’ensemble des statines.
Dans les études cliniques contrôlées par placebo évaluant le traitement d’association, 5,7 % des patients ayant reçu l’ézétimibe conjointement avec une statine, 4,3 % des patients ayant reçu une statine seule, 5,0 % des patients ayant reçu l’ézétimibe seul et 6,2 % des patients ayant reçu le placebo ont été retirés de l’étude en raison d’effets indésirables.
Traitement d’association avec le fénofibrate
Dans le cadre d’une étude clinique menée auprès de 625 patients traités durant une période
allant jusqu’à 12 semaines et de 576 patients traités durant une période allant jusqu’à un an, le traitement associant l’ézétimibe et le fénofibrate a été bien toléré. Cette étude ne visait pas à comparer les groupes de traitement quant aux événements non fréquents. La fréquence des élévations des transaminases sériques (consécutives, > 3 fois la limite supérieure de la normale) d’importance clinique était de 4,5 % (IC à 95 %; 1,9, 8,8) avec le fénofibrate en monothérapie et de 2,7 % (IC à 95 %; 1,2, 5,4) avec l’ézétimibe utilisé conjointement avec le fénofibrate (taux ajusté selon l’exposition au traitement). La fréquence correspondante de cholécystectomie était de 0,6 % (0,0, 3,1) avec le fénofibrate en monothérapie et de 1,7 % (0,6, 4,0) avec l’ézétimibe utilisé conjointement avec le fénofibrate (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique, Fénofibrate et 9 INTERACTIONS MÉDICAMENTEUSES). Aucune élévation de la créatine kinase > 10 fois la limite supérieure de la normale n’a été signalée dans les deux groupes de traitement au cours de cette étude. Une douleur abdominale a fréquemment été rapportée.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Monothérapie
Les effets indésirables additionnels reliés au médicament rapportés chez des patients traités avec l’ézétimibe en monothérapie (n = 2396) et à une plus grande fréquence qu’avec le placebo (n = 1159) ont été les suivants :
Fréquents (incidence ≥ 1 % et < 10 %)
Troubles gastro-intestinaux : flatulences.
Peu fréquents (incidence ≥ 0,1 % et < 1 %)
Investigations : augmentation de l’ALAT ou de l’ASAT; élévation du taux sanguin de créatine kinase; élévation de la gamma glutamyl transférase; résultats anormaux aux épreuves de la fonction hépatique.
Troubles gastro-intestinaux : dyspepsie; reflux gastro-oesophagien; nausées. Troubles généraux : douleur thoracique; douleur.
Troubles musculo-squelettiques et du tissu conjonctif : spasmes musculaires; douleur cervicale. Troubles du métabolisme et de la nutrition : diminution de l’appétit.
Troubles vasculaires : bouffées vasomotrices; hypertension.
Traitement d’association avec une statine
Les effets indésirables additionnels reliés au médicament rapportés chez des patients traités avec l’ézétimibe en association avec une statine (n = 11 308) et à une plus grande fréquence qu’avec une statine en monothérapie (n = 9 361) ont été les suivants :
Peu fréquents (incidence ≥ 0,1 % et < 1 %)
Troubles gastro-intestinaux : sécheresse buccale; gastrite.
Troubles généraux : asthénie; œdème périphérique.
Troubles musculo-squelettiques et du tissu conjonctif : faiblesse musculaire; douleur aux
extrémités.
Troubles du système nerveux : paresthésie.
Troubles de la peau et des tissus sous-cutanés : prurit; éruption cutanée; urticaire.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Dans les études cliniques contrôlées évaluant la monothérapie, la fréquence rapportée avec l’ézétimibe concernant les élévations consécutives des transaminases sériques d’importance clinique (taux d’ALAT ou d’ASAT ≥ 3 fois la limite supérieure de la normale) a été semblable (0,5 %) à celle observée avec un placebo (0,3 %). Dans les études évaluant le traitement d’association, la fréquence de ces augmentations était de 1,3 % chez les patients traités avec l’ézétimibe conjointement avec une statine et de 0,4 % chez les patients traités avec la statine seule. Ces élévations étaient généralement asymptomatiques, n’étaient pas associées à une cholestase et sont revenues aux valeurs initiales, et ce avec l’arrêt ou la poursuite du traitement.
Dans les études cliniques, on n’a pas rapporté de taux excédentaire de myopathie ou de rhabdomyolyse associée au traitement avec l’ézétimibe, comparativement au groupe témoin (placebo ou statine seule). Cependant, la myopathie ou la rhabdomyolyse sont des effets indésirables connus des statines et d’autres hypolipidémiants. Dans les études cliniques, on a rapporté une hausse de la créatine kinase > 10 fois la limite supérieure de la normale chez 0,2 % des patients traités avec l’ézétimibe, comparativement à 0,1 % des patients ayant reçu le placebo et chez 0,1 % des patients traités avec l’ézétimibe conjointement avec une statine, comparativement à 0,4 % des patients ayant reçu la statine seule.
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables suivants ont été rapportés, dans de rares ou de très rares cas, indépendamment du lien de causalité :
- myalgie (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
- myopathie/rhabdomyolyse (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
atteinte hépatique provoquée par un médicament, y compris hépatite (voir 3 ENCADRÉ
« MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » et 7 MISES EN GARDE ET PRÉCAUTIONS)
- réactions d’hypersensibilité, y compris anaphylaxie, oedème angioneurotique, éruption cutanée et urticaire
- érythème multiforme
- pancréatite (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
- thrombopénie
- cholélithiase
- cholécystite
- dépression
- constipation
- réactions indésirables cutanées sévères, y compris syndrome de Stevens-Johnson (SSJ), nécrolyse épidermique toxique (NET), syndrome de réaction médicamenteuse avec éosinophilie et symptômes systémiques (DRESS) [voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » et 7 MISES EN GARDE ET PRÉCAUTIONS]
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
9.2 Aperçu des interactions médicamenteuses
Il existe des interactions médicamenteuses avérées ou soupçonnées avec la cholestyramine, la cyclosporine et les fibrates.
9.4 Interactions médicament-médicament
Le tableau ci-dessous se fonde sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves (c.-à-d. mettant en cause des associations contre-indiquées).
Tableau 4 – Interactions médicament-médicament établies ou potentielles
| Nom propre/nom usuel | Effet | Commentaire clinique |
| Système cytochrome P450 | L’ézétimibe n’exerce aucun effet inducteur ou inhibiteur sur ces isoenzymes du cytochrome P450. | On n’a observé aucune interaction pharmacocinétique d’importance clinique entre l’ézétimibe et les médicaments métabolisés par les isoenzymes CYP 1A2, 2D6, 2C8, 2C9 et 3A4 ou par la N-acétyltransférase, comme la caféine, le dextrométhorphane, le tolbutamide et le midazolam par voie intraveineuse. |
| Anticoagulants | - | L’administration concomitante d’ézétimibe (10 mg, une fois par jour) et de warfarine n’a exercé aucun effet |
Interactions médicamenteuses graves
- Traitement concomitant avec la cyclosporine (voir 9.4 Interactions médicament-médicament)
| Nom propre/nom usuel | Effet | Commentaire clinique |
| significatif sur la biodisponibilité de la warfarine et le temps de prothrombine lors d’une étude menée auprès de douze hommes adultes en bonne santé. Comme c’est le cas avec l’ajout de tout médicament chez les patients qui prennent de la warfarine ou un autre anticoagulant coumarinique, on recommande d’obtenir des mesures additionnelles du rapport international normalisé (RIN) chez les patients recevant de la warfarine ou un autre anticoagulant coumarinique et NB-Ezetimibe. | ||
| Digoxine | - | L’administration concomitante d’ézétimibe (10 mg, une fois par jour) et de digoxine n’a exercé aucun effet significatif sur la biodisponibilité de la digoxine et sur le tracé électrocardiographique (la fréquence cardiaque et les intervalles PR, QT et QTc) lors d’une étude menée auprès de douze hommes adultes en bonne santé. |
| Contraceptifs oraux | - | L’administration concomitante d’ézétimibe (10 mg, une fois par jour) et de contraceptifs oraux n’a exercé aucun effet significatif sur la biodisponibilité de l’éthinylœstradiol et du lévonorgestrel lors d’une étude menée auprès de dix-huit femmes adultes en bonne santé. |
| Cimétidine | - | L’administration de doses multiples de cimétidine (400 mg, deux fois par jour) n’a exercé aucun effet significatif sur la biodisponibilité orale de l’ézétimibe et de l’ézétimibe total lors d’une étude menée auprès de douze adultes en bonne santé. |
| Antiacides | - | L’administration concomitante d’ézétimibe et d’antiacides (hydroxyde d’aluminium et de magnésium) a abaissé le taux d’absorption de l’ézétimibe, mais n’a pas modifié sa biodisponibilité. Cette baisse dans le taux d’absorption n’a pas |
| Nom propre/nom usuel | Effet | Commentaire clinique |
| de portée clinique significative. | ||
| Glipizide | L’administration d’une seule dose de glipizide (10 mg) n’a pas modifié de façon significative l’exposition à l’ézétimibe total ou à l’ézétimibe. | Dans une étude menée auprès de douze hommes adultes en bonne santé, l’ézétimibe à l’état d’équilibre (10 mg, une fois par jour) n’a exercé aucun effet significatif sur la pharmacocinétique et la pharmacodynamie du glipizide. |
| Cholestyramine ou toute autre résine fixatrice des acides biliaires | La réduction additionnelle du LDLC anticipée avec l’ajout de l’ézétimibe à la cholestyramine peut être amoindrie par cette interaction. | L’administration concomitante d’ézétimibe et de cholestyramine a entraîné une diminution d’environ 55 % de l’aire sous la courbe moyenne de l’ézétimibe total (ézétimibe + ézétimibe glucuronide). Lorsque NB-Ezetimibe est utilisé en même temps que la cholestyramine ou toute autre résine fixatrice des acides biliaires, il faut respecter un intervalle d’au moins 2 heures avant ou 4 heures après la prise des deux médicaments, car l’absorption d’ézétimibe peut être altérée. |
| Fibrates | Les fibrates peuvent accroître l’excrétion du cholestérol dans la bile et entraîner une cholélithiase. | L’innocuité et l’efficacité de l’ézétimibe administré conjointement avec le fénofibrate ont été évaluées dans le cadre d’une étude clinique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 8 EFFETS INDÉSIRABLES et 14 ESSAIS CLINIQUES, Traitement d'association avec le fénofibrate); l’administration conjointe de l’ézétimibe et d’autres fibrates n’a pas été évaluée. Les fibrates peuvent accroître l’excrétion du cholestérol dans la bile et entraîner une cholélithiase. Lors d’une étude expérimentale chez le chien, l’ézétimibe a entraîné une augmentation de la concentration de cholestérol dans la vésicule biliaire. Bien que l’on ignore la portée des résultats de cette étude expérimentale chez l’humain, |
| Nom propre/nom usuel | Effet | Commentaire clinique |
on recommande de ne pas administrer l’ézétimibe conjointement avec des fibrates (autres que le fénofibrate) tant que des études cliniques n’auront pas été menées avec ces médicaments.
| ||
| Statines | - | Aucune interaction pharmacocinétique d’importance clinique n’a été observée lorsque l’ézétimibe a été administré conjointement avec l’atorvastatine, la simvastatine, la pravastatine, la lovastatine, la fluvastatine ou la rosuvastatine. |
| Cyclosporine | - | Il faut user de prudence lorsqu’on amorce un traitement avec NB-Ezetimibe dans le contexte où un patient reçoit de la cyclosporine. Les concentrations de cyclosporine devraient faire l’objet d’une surveillance attentive chez les patients qui prennent de l’ézétimibe et de la cyclosporine. |
| Nom propre/nom usuel | Effet | Commentaire clinique |
Dans une étude auprès de huit patients ayant subi une greffe du rein, qui présentaient une clairance de la créatinine > 50 mL/min et recevaient une dose stable de cyclosporine, l’aire sous la courbe (ASC) moyenne de l’ézétimibe total à la suite de l’administration d’une dose unique de 10 mg d’ézétimibe était 3,4 fois (variant de 2,3 à 7,9 fois) plus élevée que celle observée auprès de la population témoin en bonne santé d’une autre étude (n = 17). Dans une autre étude, chez un patient ayant subi une greffe du rein, qui était atteint d’insuffisance rénale grave (clairance de la créatinine de 13,2 mL/min/1,73 m2) et recevait plusieurs médicaments, dont la cyclosporine, l’exposition à l’ézétimibe total a été 12 fois plus élevée que celle des témoins parallèles. Par contre, lors d’une étude croisée en deux phases auprès de douze sujets en bonne santé, l’administration d’une dose quotidienne de 20 mg d’ézétimibe pendant 8 jours et d’une dose unique de 100 mg de cyclosporine au jour 7 a entraîné une augmentation moyenne de 15 % de l’ASC de la cyclosporine (variant de -10 % à + 51 %), comparativement au traitement avec une dose unique de 100 mg de cyclosporine seule. |
9.5 Interactions médicament-aliment
Les éventuelles interactions avec les aliments n'ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les éventuelles interactions avec des produits à base de plantes médicinales n’ont pas été établies.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’ézétimibe appartient à une nouvelle classe d’hypolipidémiants qui inhibent de façon sélective l’absorption du cholestérol et des stérols végétaux apparentés au niveau de l’intestin. L’ézétimibe administré par voie orale possède un mode d’action unique qui diffère de celui des autres classes d’hypocholestérolémiants (p. ex. inhibiteurs de l’HMG-CoA réductase [statines], résines fixatrices des acides biliaires, dérivés de l’acide fibrique, stanols végétaux). La cible moléculaire de l’ézétimibe est le transporteur de stérols NPC1L1 (Niemann-Pick C1-Like 1) qui est responsable de l’absorption du cholestérol et des phytostérols dans l’intestin.
Bien qu’il soit rapidement absorbé et largement métabolisé en un glucuronide phénolique actif qui atteint la circulation générale après administration orale (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Absorption), l’ézétimibe agit au niveau de la bordure en brosse de l’intestin grêle, où il inhibe l’absorption du cholestérol, réduisant ainsi l’apport de cholestérol intestinal vers le foie. Cette réduction provoque une baisse des réserves de cholestérol dans le foie et une hausse de la clairance du cholestérol sanguin. L’ézétimibe n’augmente pas l’excrétion des acides biliaires, contrairement aux résines fixatrices des acides biliaires, et n’inhibe pas la synthèse du cholestérol dans le foie, comme le font les statines. L’ézétimibe et les statines possèdent des modes d’action distincts qui agissent de façon complémentaire sur la réduction des taux de cholestérol. L’administration conjointe d’ézétimibe et du fénofibrate est efficace pour améliorer les taux sériques de cholestérol total, de LDL-C, d’apolipoprotéines B, de triglycérides, de HDL-C et de cholestérol non lié aux HDL (non HDL-C) chez les patients atteints d'hyperlipidémie mixte.
Des études cliniques ont démontré que des taux élevés de cholestérol total, de cholestérol lié aux lipoprotéines de basse densité (LDL-C) et d’apolipoprotéines B (apo B; la principale protéine présente dans les LDL) sont athérogènes chez l’humain. De plus, des taux faibles de cholestérol lié aux lipoprotéines de haute densité (HDL-C) sont associés au développement de l’athérosclérose. Des études épidémiologiques ont démontré pour la morbidité et la mortalité cardiovasculaires une corrélation directement proportionnelle aux taux de cholestérol total et de LDL-C, et inversement proportionnelle au taux de HDL-C. Tout comme les LDL, les lipoprotéines enrichies en cholestérol et riches en triglycérides, notamment les lipoprotéines de très basse densité (VLDL), les lipoprotéines de densité intermédiaire (IDL) et les résidus lipoprotéiniques, peuvent également avoir un pouvoir athérogène. On ne connaît pas l’effet de l’ézétimibe, administré seul ou conjointement avec une statine ou le fénofibrate, sur la morbidité et la mortalité cardiovasculaires.
10.2 Pharmacodynamie
Des études expérimentales ont été menées chez l’animal afin de préciser la sélectivité de l’ézétimibe au regard de l’inhibition de l’absorption du cholestérol. L’ézétimibe a inhibé l’absorption du [14C]-cholestérol sans entraîner d’effet sur l’absorption des triglycérides, des acides gras, des acides biliaires, de la progestérone, de l’éthinylœstradiol ou des vitamines liposolubles A et D.
Dans une étude menée auprès de patients hypercholestérolémiques, l’ézétimibe a entraîné une inhibition de 54 % de l’absorption intestinale du cholestérol, comparativement au placebo. L’ézétimibe n’a exercé aucun effet clinique important sur la concentration plasmatique des vitamines liposolubles A, D et E et n’a pas altéré la production des hormones corticostéroïdes.
10.3 Pharmacocinétique
Absorption
Après administration orale, l’ézétimibe est rapidement absorbé et est largement métabolisé par conjugaison en glucuronide phénolique (ézétimibe glucuronide), une forme au moins aussi active pharmacologiquement que la substance mère. Pour l’ézétimibe, une concentration plasmatique maximale (Cmax) moyenne de 3,4 à 5,5 ng/mL a été atteinte 4 à 12 heures (Tmax) après l’administration de la dose. Pour l’ézétimibe glucuronide, une Cmax moyenne de 45 à 71 ng/mL a été atteinte 1 à 2 heures (Tmax) après l’administration de la dose. Le degré d’absorption et la biodisponibilité absolue de l’ézétimibe n’ont pu être déterminés puisque cette substance est pratiquement insoluble dans une solution aqueuse pour injection.
La prise concomitante d’aliments (riches ou non en matières grasses) n’a exercé aucun effet sur le degré d’absorption de l’ézétimibe administré sous forme de comprimés d’ézétimibe à 10 mg. La prise d’aliments riches en gras a augmenté la Cmax de l’ézétimibe de 38 %.
Distribution
Chez l’humain, l’ézétimibe et l’ézétimibe glucuronide se lient aux protéines plasmatiques dans des proportions respectives de 99,7 % et de 88 % à 92 %.
Métabolisme
L’ézétimibe est principalement métabolisé dans l’intestin grêle et le foie par glucuronoconjugaison (réaction de phase II) et subit ensuite une excrétion biliaire et rénale. Une très légère réaction métabolique oxydative (réaction de phase I) a été observée chez toutes les espèces évaluées. L’ézétimibe et l’ézétimibe glucuronide sont les principales substances décelées dans le plasma. La substance médicamenteuse se retrouve au niveau plasmatique sous forme d’ézétimibe glucuronide dans une proportion de 80 % à 90 %, l’ézétimibe constituant les 10 % à 20 % restants. L’ézétimibe et l’ézétimibe glucuronide sont éliminés lentement du plasma, des données ayant montré une recirculation entérohépatique importante. La demi-vie de l’ézétimibe et de l’ézétimibe glucuronide est d’environ 22 heures.
Élimination
À la suite de l’administration chez l’humain d’une dose orale de 20 mg d’ézétimibe marqué au 14C, l’ézétimibe total (ézétimibe + ézétimibe glucuronide) représentait environ 93 % de la radioactivité totale dans le plasma. Environ 78 % et 11 %, respectivement, de la dose radiomarquée ont été retrouvées dans les fèces et l’urine durant les 10 jours de la période de collecte. Après 48 heures, on ne trouvait aucune trace décelable de radioactivité dans le plasma. L’ézétimibe était le principal composant retrouvé dans les fèces (69 % de la dose administrée), tandis que l’ézétimibe glucuronide était le principal composant retrouvé dans l’urine (9 % de la dose administrée).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver entre 15°C-30°C, à l’abri de l’humidité.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Il n’y a pas d’exigences particulières quant à l’utilisation ou à la manipulation du produit. 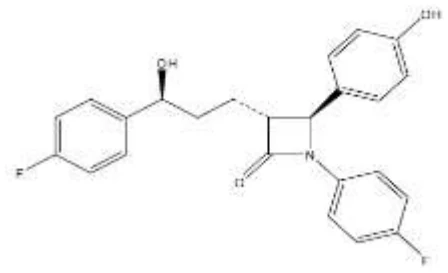
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : ézétimibe
Nom chimique : 1-(4-fluorophényl)-3(R)-[3-(4-fluorophényl)-3(S)- hydroxypropyl]-4(S)-(4-hydroxyphényl)-2-azétidinone
Formule moléculaire et masse moléculaire : C24H21F2NO3; 409,42 g/mol
Formule de structure :
Propriétés physicochimiques : Poudre cristalline, blanche ou blanc cassé.
Solubilité : L'ézétimibe est librement ou très soluble dans l'éthanol, dans le méthanol et dans l'acétone, et pratiquement insoluble dans l'eau.
Solubilité de l'ézétimibe dans divers milieux aqueux à 37 ˚C:
| Milieu | Solubilité | pH final |
| eau | 0,0004 mg/ml | 6,0 |
| 0,1M HCl | 0,0008 mg/ml | 1,2 |
tampons phosphate- citrate :
| 0,0007 mg/ml 0,0006 mg/ml 0,0005 mg/ml 0,0003 mg/ml | 3,1 4,6 6,8 7,5 |
La solubilité de l'ézétimibe est indépendante de la forme cristalline, car la forme anhydre se transforme rapidement en forme monohydratée en milieu aqueux.
pKa : 9,72 (titrage potentiométrique)
9,66 (valeur théorique)
Coefficient de partage : Log Ko/a = 4,5
Point de fusion :
Forme anhydre : Fusion à 163 °C (début)
Forme hydratée : Perte d’eau à 65 °C; fusion à 163 °C (début)
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Hypercholestérolémie primitive
L‘ézétimibe s’est révélé efficace pour abaisser les taux de cholestérol total, de LDL-C, d’apolipoprotéines B et de triglycérides et augmenter le taux de HDL-C chez les patients atteints d’hypercholestérolémie primitive. La réponse maximale ou quasi-maximale est généralement obtenue en 2 semaines, et maintenue durant le traitement à long terme.
L‘ézétimibe administré seul ou conjointement avec une statine, s’est révélé efficace chez diverses populations de patients hypercholestérolémiques, chez les hommes et les femmes et chez les personnes âgées.
Monothérapie
Tableau 5 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur le traitement de l’hypercholestérolémie primitive
Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | ||
| d’administration et | ||||||
| durée | ||||||
Études à double insu et contrôlées par placebo | Durée : 12 semaines Chez des patients atteints d’hypercholestérolémie primitive. | 1719 | 58 ans | 48% des patients étaient de sexe masculin | ||
Dans deux études à double insu et contrôlées par placebo d’une durée de 12 semaines auprès de patients atteints d’hypercholestérolémie primitive, l‘ézétimibe a entraîné une réduction significative des taux de cholestérol total, de LDL-C, d’apolipoprotéines B et de triglycérides et une augmentation significative du taux de HDL-C, comparativement au placebo. Ces études englobaient 1719 patients (ézétimibe = 1288, placebo = 431) qui présentaient au départ un taux de LDL-C ≥ 130 mg/dL (3,37 mmol/L) et ≤ 250 mg/dL (6,48 mmol/L) et un taux de triglycérides ≤ 350 mg/dL (3,96 mmol/L). En général, les groupes étaient bien équilibrés à l’égard du poids corporel, du sexe, de l’âge, de la race et des taux initiaux de lipides; lors de l’admission à l’étude, le taux moyen de LDL-C était de 165 mg/dL (4,27 mmol/L), l’âge moyen, de 58 ans et la proportion de patients de sexe masculin, de 48 %.
Tableau 6 – Réponse moyenne des patients atteints d’hypercholestérolémie primitive au traitement avec le comprimé ézétimibe (variation moyenne en % par rapport aux valeurs initiales)
| Groupe de traitement | N | C total | LDL-C | Apo B | TGa | HDL-C | |
| Étude 1 | Placebo | 205 | +1 | +1 | -1 | -1 | -1 |
| Le comprimé ézétimibe | 622 | -12 | -18 | -15 | -7 | +1 | |
| Étude 2 | Placebo | 226 | +1 | +1 | -1 | +2 | -2 |
| Le comprimé ézétimibe | 666 | -12 | -18 | -16 | -9 | +1 |
a Variation médiane (%) par rapport aux valeurs initiales.
Les réductions du LDL-C étaient constantes compte tenu de l’âge, du sexe, de la race et du taux initial de LDL-C (voir le tableau 6). De plus, l‘ézétimibe n’a pas eu d’effet sur la concentration plasmatique des vitamines liposolubles A, D et E et sur le temps de prothrombine, et n’a pas altéré la production des hormones corticostéroïdes.
Dans le cadre de deux études de 12 semaines évaluant l’ézétimibe en monothérapie auprès de 1288 patients ayant reçu l’ézétimibe et de 431 patients ayant reçu le placebo, le profil d’innocuité de l’ézétimibe a été semblable à celui du placebo. On n’a observé aucune différence quant à la fréquence des réactions défavorables hépatiques ou musculaires d’importance clinique entre les deux groupes.
Traitement d’association avec une statine
Ézétimibe amorcé conjointement avec une statine :
Tableau 7 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur le traitement de l’hypercholestérolémie primitive, avec ézétimibe administré conjointement avec une statine
Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Age moyen (Tranche) | Sexe | ||
| d’administration et | ||||||
| durée | ||||||
| Quatre études à double insu et contrôlées par placebo | Patients atteints d’hypercholestérolémie primitive; Ézétimibe administré conjointement avec une statine. | 2 382 | 57 ans | 43% des patients étaient de sexe masculin | ||
Dans quatre études à double insu et contrôlées par placebo auprès de patients atteints
d’hypercholestérolémie primitive, l‘ézétimibe, administré conjointement avec une statine, a entraîné une réduction significative des taux de cholestérol total, de LDL-C, d’apolipoprotéines B et de triglycérides et une augmentation significative du taux de HDL-C, comparativement au traitement avec la statine seule. Ces études englobaient 2382 patients (le comprimé ézétimibe seul = 262, placebo = 259, ézétimibe et une statine = 925, statine seule = 936) qui présentaient au départ un taux de LDL-C ≥ 145 mg/dL (3,76 mmol/L) et ≤ 250 mg/dL (6,48 mmol/L) et un taux de triglycérides ≤ 350 mg/dL (3,96 mmol/L). En général, les groupes étaient bien équilibrés à l’égard du poids corporel, du sexe, de l’âge, de la race et des taux initiaux de lipides; lors de l’admission à l’étude, le taux moyen de LDL-C était de 179 mg/dL (4,64 mmol/L), l’âge moyen, de 57 ans et la proportion de patients de sexe masculin, de 43 %.
En général, les bienfaits additionnels sur le LDL-C étaient indépendants de la dose ou de la statine utilisée. En outre, la réduction du LDL-C obtenue avec l‘ézétimibe administré conjointement avec une statine à la dose la plus faible (10 mg) était semblable ou supérieure à celle obtenue avec la dose la plus élevée de la statine correspondante utilisée en monothérapie (Tableau 8).
Tableau 8 – Variation moyenne en % des taux plasmatiques calculés de LDL-C, par rapport aux valeurs initiales, lors du traitement avec l’ézétimibe administré conjointement avec une statine
| Étude avec l’atorvastatine | Étude avec la simvastatine | Étude avec la pravastatine | Étude avec la lovastatine | |
| Placebo | +4 | -1 | -1 | 0 |
| Ézétimibe | -20 | -19 | -20 | -19 |
| Statine à 10 mg | -37 | -27 | -21 | -20 |
| Ézétimibe + statine à 10 mg | -53 | -46 | -34 | -34 |
| Statine à 20 mg | -42 | -36 | -23 | -26 |
| Ézétimibe + statine à 20 mg | -54 | -46 | -40 | -41 |
| Statine à 40 mg | -45 | -38 | -31 | -30 |
| Ézétimibe + statine à 40 mg | -56 | -56 | -42 | -46 |
| Statine à 80 mg | -54 | -45 | - | - |
| Ézétimibe + statine à 80 mg | -61 | -58 | - | - |
De plus, l’ézétimibe a entraîné un effet favorable sur les taux de cholestérol total, d’apolipoprotéines B, de triglycérides et de HDL-C.
Dans les 4 études avec plan factoriel évaluant l’ézétimibe et une statine, soit la lovastatine, la
pravastatine, la simvastatine et l’atorvastatine, 925 patients ont reçu l’ézétimibe administré conjointement avec une statine et 936 patients, une statine seule. En général, le traitement associant l’ézétimibe et une statine a été bien toléré. On n’a observé aucune différence quant à la fréquence des réactions musculaires d’importance clinique entre les deux groupes. La proportion de patients ayant présenté une hausse des enzymes hépatiques était légèrement plus importante dans le groupe ayant reçu le traitement d’association que dans le groupe ayant reçu la statine seule : 1,3 % vs 0,4 %, respectivement.
Ézétimibe comme traitement d’appoint à une statine :
Tableau 9 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur le traitement de l’hypercholestérolémie primitive, avec ézétimibe utilisé comme traitement d’appoint à une statine
Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | ||
| d’administration et | ||||||
| durée | ||||||
Étude à double insu et contrôlée par placebo | Durée : 8 semaines Chez des patients atteints d’hypercholestérolémie primitive, qui présentaient une maladie coronarienne confirmée ou plusieurs facteurs de risque cardiovasculaire, non maîtrisée au moyen d’une statine. | 769 | 60 ans | 58% des patients étaient de sexe masculin | ||
Dans une étude à double insu et contrôlée par placebo d’une durée de 8 semaines menée auprès de patients atteints d’hypercholestérolémie primitive, qui présentaient une maladie coronarienne confirmée ou plusieurs facteurs de risque cardiovasculaires, non maîtrisée au moyen d’une statine (c.-à-d. un taux de LDL-C dépassant les valeurs cibles définies selon les critères de l’ATP II du NCEP), l’ajout d’ézétimibe au traitement avec la statine a entraîné une réduction additionnelle du taux de LDL-C de 25 % (vs 4 % pour la statine seule) et a permis à un nombre significativement plus grand de patients d’atteindre les valeurs cibles de LDL-C, comparativement au traitement avec la statine seule (72 % vs 19 %). L’étude englobait 769 patients (ézétimibe administré conjointement avec une statine = 379, statine seule = 390). En général, les groupes étaient bien équilibrés à l’égard du poids corporel, du sexe, de l’âge, de la race et des taux initiaux de lipides; lors de l’admission à l’étude, le taux moyen de LDL-C était de 139 mg/dL (3,60 mmol/L), l’âge moyen, de 60 ans et la proportion de patients de sexe masculin, de 58 %.
Traitement d'association avec le fénofibrate
Tableau 10 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur le traitement d’une hyperlipidémie mixte, avec ézétimibe administré conjointement avec le fénofibrate
Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | ||
| d’administration | ||||||
| et durée | ||||||
| Étude clinique multicentrique, à double insu et contrôlée par placebo | Les patients ont été répartis au hasard pour recevoir le placebo, l’ézétimibe seul, le fénofibrate à 160 mg seul ou l’ézétimibe et le fénofibrate à 160 mg. | 625 (traités durant une période allant jusqu’à 12 semaines) 576 (traités durant une période allant jusqu’à un an) | 54 ans | 56% des patients étaient de sexe masculin | ||
Dans une étude clinique multicentrique, menée à double insu et contrôlée par placebo auprès de patients atteints d'hyperlipidémie mixte, 625 patients ont été traités durant une période allant jusqu’à 12 semaines et 576, durant une période allant jusqu’à un an. Les patients présentant un taux de LDL-C ≥ 130 mg/dL (3,37 mmol/L) et ≤ 220 mg/dL (5,70 mmol/L) (patients non diabétiques) ou ≥ 100 mg/dL (2,59 mmol/L) et ≤ 180 mg/dL (4,66 mmol/L) (patients diabétiques) et un taux de triglycérides ≥ 200 mg/dL (2,26 mmol/L) et ≤ 500 mg/dL (5,65 mmol/L) ont été répartis au hasard pour recevoir le placebo, l‘ézétimibe seul, le fénofibrate à 160 mg seul ou l‘ézétimibe et le fénofibrate à 160 mg. En général, les groupes étaient bien équilibrés à l’égard du poids corporel, du sexe, de l’âge, de la race et des taux initiaux de lipides; lors de l’admission à l’étude, le taux moyen de LDL-C était de 161 mg/dL (4,17 mmol/L), l’âge moyen, de 54 ans et la proportion de patients de sexe masculin, de 56 %.
Tableau 11 – Réponse des patients atteints d’hyperlipidémie mixte lors du traitement amorcé avec l’ézétimibe et le fénofibrate (variation moyennea en %, par rapport aux valeurs initiales avant le traitementb à la semaine 12)
Traitement (dose quotidienne) | N | C total | LDL-C | Apo B | TGa | HDL-C | Non HDL-C |
| Placebo | 63 | 0 | 0 | -1 | -9 | +3 | 0 |
| Ézétimibe | 185 | -12 | -13 | -11 | -11 | +4 | -15 |
| Fénofibrate à 160 mg | 188 | -11 | -6 | -15 | -43 | +19 | -16 |
Ézétimibe + Fénofibrate à 160 mg | 183 | -22 | -20 | -26 | -44 | +19 | -30 |
a Pour le taux de triglycérides, variation médiane en % par rapport aux valeurs initiales. b Valeurs initiales – chez des sujets non traités avec un hypolipidémiant.
L’ézétimibe, administré conjointement avec le fénofibrate, a entraîné une réduction significative des taux de cholestérol total, de LDL-C, d'apolipoprotéines B (apo B) et de cholestérol non lié aux HDL (non HDL-C), comparativement au fénofibrate seul. Les pourcentages de réduction du taux de triglycérides (TG) et d’augmentation du taux de HDL-C obtenus avec l’administration conjointe d’ézétimibe et du fénofibrate étaient comparables à ceux obtenus avec le fénofibrate en monothérapie (voir le tableau 11).
Les améliorations des paramètres lipidiques observées après un an de traitement ont été semblables aux données sur 12 semaines présentées ci-dessus.
Hypercholestérolémie familiale homozygote
Tableau 12 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur le traitement de l’hypercholestérolémie familiale homozygote
Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | ||
| d’administration et | ||||||
| durée | ||||||
Étude à double insu et répartition aléatoire | Durée : 12 semaines Ézétimibe administré conjointement avec l’atorvastatine ou la simvastatine (40 mg) ou Ézétimibe administré conjointement avec l’atorvastatine ou la simvastatine | 50 | 32 ans | 42% des patients étaient de sexe masculin | ||
Une étude a été menée dans le but d’évaluer l’efficacité d’ézétimibe dans le traitement de l’hypercholestérolémie familiale homozygote. Cette étude à double insu et avec répartition au hasard, d’une durée de 12 semaines, a été menée auprès de 50 patients qui présentaient un diagnostic clinique ou génotypique d’hypercholestérolémie familiale homozygote, traités ou non au moyen d’une LDL-aphérèse concomitante. Les patients, qui prenaient déjà de l’atorvastatine ou de la simvastatine (40 mg) et qui présentaient un taux de LDL-C ≥ 100 mg/dL (2,59 mmol/L) lors de l’admission à l’étude, ont été répartis au hasard pour recevoir l’un des traitements suivants : atorvastatine ou simvastatine (80 mg, n = 17); l’ézétimibe administré conjointement avec l’atorvastatine ou la simvastatine (40 mg) et l’ézétimibe administré conjointement avec l’atorvastatine ou la simvastatine (80 mg, n = 33). En général, les groupes
étaient bien équilibrés à l’égard du poids corporel, du sexe, de l’âge, de la race et des taux initiaux de lipides; lors de l’admission à l’étude, le taux moyen de LDL-C était de 332 mg/dL (8,60 mmol/L), l’âge moyen, de 32 ans et la proportion de patients de sexe masculin, de 42 %.
Tableau 13 – Réponse moyenne des patients atteints d’hypercholestérolémie familiale homozygote lors du traitement avec l’ézétimibe (variation moyenne en %, par rapport aux valeurs initiales)
| Traitement (dose quotidienne) | N | LDL-C |
| Atorvastatine (80 mg) ou simvastatine (80 mg) | 17 | -7 |
| Ézétimibe + atorvastatine (40 mg ou 80 mg) ou simvastatine (40 mg ou 80 mg) | 33 | -21 |
Analyse de sous-groupes : Ézétimibe + atorvastatine (80 mg) ou simvastatine (80 mg) | 17 | -27 |
Le traitement avec l‘ézétimibe, administré conjointement avec l’atorvastatine (40 mg ou 80 mg) ou la simvastatine (40 mg ou 80 mg), a entraîné une réduction significative du LDL-C, comparativement à l’augmentation de la dose de simvastatine ou d’atorvastatine administrée seule, de 40 mg à 80 mg.
Sitostérolémie homozygote (phytostérolémie)
Tableau 14 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur le traitement de la sitostérolémie homozygote
Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | ||
| d’administration et | ||||||
| durée | ||||||
Étude multicentrique à double insu et contrôlée par placebo | Durée : 8 semaines | 37 | 37 ans | 35% des patients étaient de sexe masculin | ||
Une étude a été menée dans le but d’évaluer l’efficacité d‘ézétimibe comme traitement d’appoint dans les cas de sitostérolémie homozygote. Cette étude multicentrique à double insu et contrôlée par placebo d’une durée de 8 semaines englobait 37 patients (ézétimibe = 30, placebo = 7) âgés de 10 ans ou plus qui présentaient un taux de sitostérol > 5 mg/dL (0,1 mmol/L). En général, les groupes étaient bien équilibrés à l’égard du poids corporel, du sexe, de l’âge, de la race et des taux initiaux de lipides; lors de l’admission à l’étude, le taux moyen de sitostérol était de 20 mg/dL (0,5 mmol/L), l’âge moyen, de 37 ans et la proportion de patients de sexe masculin, de 35 %.
L’ézétimibe a entraîné une réduction significative de 21 % et de 24 %, respectivement, des deux
principaux stérols végétaux, le sitostérol et le campestérol, par rapport aux valeurs initiales. Par ailleurs, les patients ayant reçu le placebo ont présenté une augmentation de 4 % et de 3 %, respectivement, des taux de sitostérol et de campestérol, par rapport aux valeurs initiales. Chez les patients traités avec l’ézétimibe, la réduction des taux de stérols végétaux a été progressive pendant toute la durée de l’étude.
Les réductions des taux de sitostérol et de campestérol étaient semblables chez les patients qui avaient reçu l‘ézétimibe, conjointement avec une résine fixatrice des acides biliaires (n = 8) et sans résine fixatrice des acides biliaires (n = 21).
14.2 Études de biodisponibilité comparatives
Une étude comparative de biodisponibilité croisée, randomisée, à dose unique et à deux facteurs, portant sur les comprimés NB-Ezetimibe 10 mg (NB Pharma Inc.) et PrEZETROL® 10 mg (Merck Frosst-Schering Pharma GP, Canada) a été menée auprès de sujets sains, adultes, hommes et femmes, à jeun. Les données de biodisponibilité comparative de 45 sujets inclus dans l'analyse statistique sont présentées dans le tableau suivant :
TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES SUR LA BIODISPONIBILITÉ
Ézétimibe (1 x 10 mg) Moyenne géométrique Moyenne arithmétique (% CV) | ||||||||
| Paramètre | Test1 | Référence2 | Ratio en % des moyennes géométriques | Intervalle de confiance à 90 % | ||||
ASCT (pg·h/mL) | 84111,22 94906,71 (51,93) | 83721,12 90748,34 (41,43) | 100,8 | 94,4 – 107,7 | ||||
ASC∞ (pg·h/mL) | 87443,92 94733,32 (50,97) | 87328,10 94486,76 (44,48) | 100,1 | 93,3 – 107,4 | ||||
Cmax (pg/mL) | 4884,60 5736,02 (60,09) | 4425,60 4992,07 (53,03) | 110,4 | 101,4 – 120,2 | ||||
| Tmax3 (h) | 5,00 (0,50 – 12,00) | 5,00 (0,75 – 12,00) | ||||||
| T½4 (h) | 20,56 (39,20) | 21,30 (44,80) | ||||||
1 Comprimés NB-Ezetimibe, 10 mg (NB Pharma Inc.)
2 Comprimés PrEZETROL® (ézétimibe), 10 mg (Merck Frosst-Schering Pharma GP, Canada) 3 Exprimé en tant que médiane (intervalle) seulement
4 Exprimé en tant que moyenne arithmétique (% CV) seulement
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité aiguë
La toxicité aiguë de l’ézétimibe après l’administration de doses uniques a été évaluée chez la souris, le rat et le chien.
Tableau 15 – Valeurs de la DL50 pour l’ézétimibe
| Espèce | Sexe | Voie d’administration | Valeur estimée de la DL50 (mg/kg) |
| Souris | Mâle/Femelle | Orale | > 5000 |
| Souris | Mâle/Femelle | Intrapéritonéale | > 1000 et < 2000 |
| Rat | Mâle/Femelle | Orale | > 5000 |
| Rat | Mâle/Femelle | Intrapéritonéale | > 2000 |
| Chien | Mâle/Femelle | Orale | > 3000 |
Chez les animaux, on n’a observé aucun effet toxique après l’administration de doses orales uniques de 5000 mg/kg d’ézétimibe chez le rat et la souris, et de 3000 mg/kg chez le chien.
Par ailleurs, tous les animaux ont survécu lorsque l’ézétimibe (1000 mg/kg) a été administré conjointement avec la simvastatine (1000 mg/kg) ou la lovastatine (1000 mg/kg) par gavage à des souris et des rats. On n’a observé aucun effet toxique sur le plan clinique, et aucun effet sur les paramètres pondéraux. Chez ces deux espèces, la DL50 estimée était > 1000 mg/kg pour chacun des médicaments administrés conjointement.
Toxicité chronique (ézétimibe seul)
L’ézétimibe a été bien toléré chez la souris, le rat et le chien. Aucun organe cible ayant démontré des signes de toxicité n’a été identifié dans le cadre des études à long terme utilisant des doses quotidiennes pouvant atteindre 1500 et 500 mg/kg, respectivement, chez le rat mâle et femelle, 500 mg/kg chez la souris et 300 mg/kg chez le chien.
Toxicité subchronique (administration conjointe d’ézétimibe et d’une statine) Le profil d’innocuité de l’administration concomitante d’ézétimibe et des statines a été évalué chez le rat et le chien lors d’études de toxicité d’une durée de 2 semaines à 3 mois portant sur l’administration de doses multiples. Les organes cibles identifiés dans ces études sont présentés dans le tableau qui suit.
Tableau 16 – Organes cibles affectés chez l’animal – Administration conjointe d’ézétimibe et d’une statinea
| Rat | Chien |
Foieb : augmentation du poids, vacuolisation hépatocellulaire, hypertrophie hépatocellulaire, foyers d’altérations cellulaires, hyperplasie du canal cholédoque, élévations des taux sériques d’enzymes hépatiques | Foieb : réduction du poids, hyperplasie du canal cholédoque, élévations des taux sériques d’enzymes hépatiques |
| Muscles squelettiquesb : dégénérescence/ régénération myofibrillaire, infiltration cellulaire mixte | Testiculesb : agrégats spermatiques, modification de la spermatogenèse, débris cellulaires dans la portion luminale |
| Estomac (non glandulaire)b : hyperkératose, acanthose, infiltration cellulaire mixte |
a Ézétimibe administré conjointement avec la simvastatine, la lovastatine, la pravastatine ou l’atorvastatine.
b Organes cibles connus affectés par les statines.
Les réactions toxiques observées avec l’ézétimibe administré conjointement avec une statine (soit l’atorvastatine, la simvastatine, la pravastatine ou la lovastatine) ont été semblables à celles notées avec la statine seule. Le traitement associant l’ézétimibe et une statine n’a pas entraîné de nouveaux effets toxiques.
La myopathie observée chez les rats a été attribuée à une interaction toxicocinétique résultant d’une exposition générale accrue à la statine (1,5 à 15,1 fois) ou à son métabolite pharmacologiquement actif (2,4 à 11,2 fois), comparativement à l’effet observé avec la statine témoin. De telles modifications des taux plasmatiques médicamenteux n’ont pas été observées aux doses plus faibles (environ 10 à 20 fois l’exposition chez l’humain pour l’ézétimibe total), et aucun cas de myopathie n’a été observé chez les rats à ces doses. Par conséquent, l’ézétimibe n’augmente pas la sensibilité des rats à la myopathie engendrée par les statines en l’absence d’une interaction toxicocinétique.
L’administration conjointe d’ézétimibe et de statines à des chiens a été associée à une augmentation marquée (100 fois) de la concentration sérique d’ALAT. Cependant, on n’a observé aucun signe de nécrose du foie ou des muscles squelettiques. À l’arrêt du traitement, les taux d’ALAT sont revenus aux valeurs initiales ou à une valeur près des valeurs initiales dans le mois qui a suivi. La hausse des taux d’ALAT a été atténuée par le mévalonate, un dérivé métabolique issu de l’activité de l’HMG-CoA réductase, ce qui montre que ces augmentations sont liées à l’inhibition de la réductase. Bien que l’on n’ait pas identifié la source de l’ALAT, ces variations chez le chien ne semblaient pas évoquer une toxicité organique de nature médicamenteuse; en effet, on n’a pu observer de changements fonctionnels ou morphologiques au niveau du foie qui seraient normalement associés à une telle hausse des transaminases.
Les observations potentiellement reliées à l’innocuité du traitement associant l’ézétimibe et une statine chez l’humain (c.-à-d. hépatotoxicité, myopathie et dégénérescence testiculaire) correspondent à celles des inhibiteurs de l’HMG-CoA réductase administrés en monothérapie.
Cancérogénicité :
Dans des études d’une durée de deux ans menées chez la souris et le rat, l’ézétimibe n’a pas exercé d’effet carcinogène. Une étude de 104 semaines a été menée chez la souris dans le but d’évaluer l’effet carcinogène de l’ézétimibe administré par voie orale à des doses pouvant aller jusqu’à 500 mg/kg (> 150 fois l’exposition chez l’humain à raison de 10 mg par jour, selon l’ASC0-24 heures pour l’ézétimibe total). Une étude de 104 semaines a également été menée chez le rat dans le but d’évaluer l’effet carcinogène de l’ézétimibe administré par voie orale à des doses pouvant aller jusqu’à 1500 mg/kg (mâles) et 500 mg/kg (femelles) (environ 14 fois et 17 fois, respectivement, l’exposition chez l’humain à raison de 10 mg par jour, selon l’ASC0-24 heures pour l’ézétimibe total). On n’a observé aucune augmentation significative sur le plan statistique de la fréquence des tumeurs chez les rats et les souris ayant reçu le médicament.
Mutagénicité :
On n’a observé aucun effet mutagène à l’issue de l’épreuve de mutagenèse microbienne in vitro (épreuve d’Ames) sur des souches de Salmonella typhimurium et d’Escherichia coli, avec ou sans activation métabolique. Aucun signe d’effet clastogène n’a été constaté chez l’humain à l’issue de la recherche d’aberrations chromosomiques in vitro sur des lymphocytes de la circulation périphérique, avec ou sans activation métabolique. De plus, aucun signe de génotoxicité n’a été observé à l’issue des tests du micronucleus in vivo chez la souris.
L’administration conjointe d’ézétimibe et de statines n’a pas entraîné d’effet mutagène (avec ou sans activation métabolique), d’aberrations chromosomiques (avec ou sans activation métabolique exogène) ni d’augmentation des micronuclei dans les érythrocytes polychromatiques de la moelle osseuse des souris.
Toxicologie pour la reproduction et le développement :
Dans des études sur la fertilité menées avec l’ézétimibe administré par voie orale (gavage) chez le rat, on n’a observé aucun effet toxique sur la reproduction à des doses allant jusqu’à 1000 mg/kg/jour chez les mâles et les femelles (environ 1181 fois [mâles] la dose chez l’humain à raison de 10 mg par jour, selon la surface corporelle et environ 7 fois [femelles] l’exposition chez l’humain à raison de 10 mg par jour, selon l’ASC0-24 heures pour l’ézétimibe total). L’ézétimibe, à des doses allant jusqu’à 1000 mg/kg (la dose la plus élevée possible), n’a pas exercé d’effet toxique sur la femelle gravide dans les études sur le développement embryonnaire et fœtal chez les rates et les lapines.
L’ézétimibe n’a pas entraîné d’effet tératogène chez les rats ou les lapins et n’a exercé aucun effet sur le développement prénatal ou postnatal. Lorsque l’ézétimibe a été administré avec la lovastatine, la simvastatine, la pravastatine ou l’atorvastatine, aucun effet tératogène n’a été observé dans les études portant sur le développement embryonnaire et fœtal chez les rates gravides. Chez les lapines gravides, on a observé une faible incidence de malformations du
squelette (sternèbres soudées, vertèbres caudales soudées, vertèbres caudales en nombre réduit) après l’administration d’ézétimibe (1000 mg/kg; ≥ 146 fois l’exposition chez l’humain à raison de 10 mg par jour, selon l’ASC0-24 heures pour l’ézétimibe total) conjointement avec la lovastatine (2,5 et 25 mg/kg), la simvastatine (5 et 10 mg/kg), la pravastatine (25 et 50 mg/kg) ou l’atorvastatine (5, 25 et 50 mg/kg). L’exposition à la forme pharmacologiquement active de la statine correspondait à des valeurs variant de 1,4 fois (atorvastatine) à 547 fois (lovastatine) l’exposition chez l’humain à raison de 10 mg par jour (simvastatine ou atorvastatine) ou de 20 mg par jour (lovastatine et pravastatine), selon l’ASC0-24 heures.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1.
PrEZETROL®, comprimés, 10 mg, numéro de contrôle de la présentation 278401,
Monographie de produit, Merck Canada Inc. (16 janvier 2024)