


Monographie de produit - Novo-Valproic
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique/Teneur | Ingrédients non médicinaux (liste complète) |
| Orale | Capsules / 250 mg Capsules / 500 mg | AD&C jaune nº 6, dioxyde de titane, eau purifiée, éthylvanilline, gélatine, glycérine et huile de maïs. AD&C jaune nº 6, Aquacoat ECD-30, Aquateric (type CD-910), cire de carnauba, dioxyde de titane, eau purifiée, éthylvanilline, gélatine, glycérine, hydroxypropylméthylcellulose, polyéthylèneglycol, polysorbate, propylèneglycol et triacétine. |
INDICATIONS ET USAGE CLINIQUE
NOVO-VALPROIC (acide valproïque) est indiqué :
- comme agent unique ou d’appoint dans le traitement des crises d’absence simples ou complexes, petit mal compris, et peut être utile dans le traitement des crises primaires généralisées avec manifestations tonico-cloniques ;
- comme traitement d’appoint chez les patients qui souffrent de plusieurs types de convulsions, comprenant soit des crises d’absence, soit des convulsions tonico-cloniques.
D’après la Classification internationale des crises d’épilepsie, la crise d’absence se définit comme étant une obnubilation très brève de la conscience ou une perte de connaissance (qui dure en général de 2 à 15 secondes), accompagnée par certaines décharges épileptiques généralisées sans autres signes cliniques décelables. Quand d’autres signes sont également présents, on parle alors de crises d’absence complexes.
Pour de plus amples informations concernant le dysfonctionnement hépatique grave ou mortel, voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire et pancréatique, Hépatotoxicité grave ou mortelle.
Personnes âgées (≥ 65 ans) :
L’innocuité et l’efficacité de NOVO-VALPROIC chez les patients âgés souffrant d’épilepsie ou de manie n’ont pas été évaluées dans les études cliniques. Par conséquent, compte tenu du peu d’expérience dont on dispose en ce qui concerne l’utilisation de l’acide valproïque chez les patients âgés, on doit faire preuve de prudence en choisissant la dose, et tenir compte du fait que les troubles hépatiques et rénaux sont plus fréquents chez ces patients. Pour une brève discussion à ce sujet, voir MISES EN GARDE ET PRÉCAUTIONS, Populations et cas particuliers, Personnes âgées ≥ 65 ans, POSOLOGIE ET ADMINISTRATION, Populations et états particuliers, Posologie chez les patients âgés.
Enfants (< 18 ans) :
Chez les enfants de moins de 2 ans, NOVO-VALPROIC doit être utilisé avec extrême prudence et seulement comme agent unique. L’expérience dans le traitement de l’épilepsie chez les enfants de plus de deux ans a permis de constater que la fréquence des cas d’hépatotoxicité mortelle diminue considérablement avec l’âge. Pour une brève discussion à ce sujet, voir MISES EN GARDE ET PRÉCAUTIONS, Populations et cas particuliers, Enfants < 18 ans.
CONTRE-INDICATIONS
- NOVO-VALPROIC (acide valproïque) ne doit pas être administré aux patients qui souffrent de dysfonctionnement hépatique important ou d’hépatopathie.
- NOVO-VALPROIC est contre-indiqué chez les patients hypersensibles à ce médicament.
- NOVO-VALPROIC est contre-indiqué chez les patients présentant un trouble du cycle de l’urée (voir MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolisme, Troubles du cycle de l’urée).
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
- Hépatotoxicité : Des cas d’insuffisance hépatique ayant entraîné le décès sont survenus chez des patients ayant reçu de l’acide valproïque. En général, ces cas se sont produits dans les six premiers mois du traitement. Il faut user de prudence lorsque l’on administre de l’acide valproïque à un patient qui a des antécédents de troubles hépatiques. Peuvent être particulièrement exposés les patients qui prennent plusieurs anticonvulsivants, les enfants, les personnes atteintes de troubles métaboliques congénitaux, celles qui souffrent de troubles convulsifs graves accompagnés de retard mental et les patients qui ont une maladie organique cérébrale. L’expérience indique que les enfants de moins de deux ans sont particulièrement exposés au risque d’hépatotoxicité mortelle, en particulier ceux qui prennent plusieurs anticonvulsivants (voir MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique, Hépatotoxicité grave ou mortelle).
Pouvoir tératogène : L’acide valproïque peut avoir des effets tératogènes, comme des
malformations du tube neural (p. ex., spina bifida). Par conséquent, l’utilisation de ce médicament chez la femme en âge de procréer ne doit être envisagée qu’après évaluation des avantages pour la mère par rapport aux risques pour le fœtus (voir MISES EN GARDE ET PRÉCAUTIONS, Populations et cas particuliers, Grossesse).
- Pancréatite : Des cas de pancréatite menaçant le pronostic vital ont été signalés chez des patients sous acide valproïque, enfants comme adultes. Certains de ces cas ont été décrits comme des cas de pancréatite hémorragique dont l’évolution était rapide, des premiers symptômes au décès. Dans certains cas, la pancréatite est apparue peu après le début du traitement, et dans d’autres, après plusieurs années d’utilisation du médicament (voir MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique).
Généralités
Interaction avec les carbapénèmes
Les antibiotiques de la classe des carbapénèmes (ertapénem, imipénem, méropénem, doripénem) peuvent faire chuter les concentrations sériques d’acide valproïque en deçà des taux thérapeutiques, ce qui peut se traduire par une perte de la maîtrise des convulsions chez les épileptiques ou une perte de l’efficacité chez les non épileptiques. Dans certains cas de coadministration chez des épileptiques, des poussées épileptiques sont survenues. Il est possible, dans une telle circonstance, que l’augmentation de la dose d’acide valproïque ne soit pas suffisante pour surmonter cette interaction. S’il faut absolument administrer les deux agents en concomitance, les taux sériques d’acide valproïque doivent être mesurés chaque jour après l’amorce du traitement par le carbapénème. L’utilisation d’un autre type d’antibactérien ou d’un autre anticonvulsivant devrait être envisagée si les concentrations sériques d’acide valproïque accusent une diminution importante ou que les convulsions ne sont plus maîtrisées adéquatement (voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, Tableau I).
Maladie et états morbides particuliers
Des études menées in vitro laissent croire que le valproate stimule la réplication du VIH (virus de l’immunodéficience humaine) et du CMV (cytomégalovirus) dans certaines conditions expérimentales. On ignore la portée clinique de ce phénomène.
Pouvoir carcinogène et pouvoir mutagène
Des études de toxicité à long terme menées chez l’animal indiquent que l’acide valproïque a un faible effet carcinogène ou « activateur » chez le rat et la souris. La portée de ces observations chez l’être humain demeure inconnue pour le moment (voir TOXICOLOGIE, Pouvoir carcinogène et pouvoir mutagène).
Système endocrinien et métabolisme
Troubles du cycle de l’urée
L’acide valproïque est contre-indiqué chez les patients qui présentent un trouble connu du cycle de l’urée. En effet, des cas d’encéphalopathie hyperammoniémique, parfois mortels, ont été
signalés après le début d’un traitement par l’acide valproïque chez des patients souffrant d’un trouble du cycle de l’urée, affection rare due à une anomalie génétique, en particulier à un déficit en ornithine-transcarbamylase. Il convient d’évaluer les risques de troubles du cycle de l’urée avant d’amorcer un traitement par l’acide valproïque chez les personnes suivantes :
- 1) Patients ayant des antécédents d’encéphalopathie ou de coma inexpliqués, d’encéphalopathie associée à une surcharge protéique, d’encéphalopathie liée à la grossesse ou au post-partum, de retard mental inexpliqué ou de hausse des taux d’ammoniaque ou de glutamine plasmatiques.
- 2) Patients présentant des signes ou symptômes de troubles de cycle de l’urée, p. ex., vomissements cycliques et léthargie, épisodes d’irritabilité extrême, ataxie, faible taux d’azote uréique du sang, refus de manger des protéines.
- 3) Patients ayant des antécédents familiaux d’anomalies du cycle de l’urée ou de décès inexpliqué chez les nourrissons (surtout les garçons).
- 4) Patients qui présentent d’autres signes ou symptômes de ces anomalies. Les patients qui, au cours d’un traitement par l’acide valproïque, présentent des symptômes inexplicables d’encéphalopathie hyperammoniémique doivent être traités sans délai (ce qui comprend l’arrêt du traitement par l’acide valproïque) et subir des épreuves visant à déterminer la présence d’anomalies sous-jacentes du cycle de l’urée (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolisme, Hyperammoniémie et Hyperammoniémie et encéphalopathie associées à l’emploi concomitant de topiramate).
Hyperammoniémie
Des cas d’hyperammoniémie ont été signalés en association avec le traitement par l’acide valproïque, anomalie qui peut être présente même si les résultats des épreuves de la fonction hépatique sont normaux. Si le patient se met à vomir et devient léthargique sans raison apparente, ou encore si son état mental change, il faut vérifier si une encéphalopathie hyperammoniémique pourrait être en cause et doser l’ammoniaque sérique. L’hyperammoniémie doit également être envisagée chez les patients hypothermiques. Voir MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolisme, Hypothermie. Si les taux ont augmenté, l’administration de NOVO-VALPROIC doit être interrompue, après quoi il faut prendre les mesures appropriées pour traiter l’hyperammoniémie et faire subir au patient des épreuves visant à déterminer la présence d’anomalies sous-jacentes du cycle de l’urée (voir CONTRE-INDICATIONS et MISES EN GARDE, Système endocrinien et métabolisme, Troubles du cycle de l’urée et Hyperammoniémie et encéphalopathie associées à l’emploi concomitant de topiramate).
Souvent, l’élévation des concentrations sériques d’ammoniaque n’entraîne pas de symptômes ; le cas échéant, ces concentrations doivent faire l’objet d’un suivi étroit. Si l’élévation persiste, il faut songer à interrompre l’administration de NOVO-VALPROIC.
Hyperammoniémie et encéphalopathie associées à l’emploi concomitant de topiramate
L’emploi concomitant de topiramate et d’acide valproïque a été associé à de l’hyperammoniémie avec ou sans encéphalopathie chez des patients qui toléraient bien l’un ou l’autre médicament en monothérapie. Les symptômes cliniques de l’encéphalopathie hyperammoniémique comprennent souvent une altération aiguë du niveau de conscience et(ou) de la fonction cognitive, accompagnée de léthargie ou de vomissements. L’hypothermie peut également être une manifestation de l’hyperammoniémie. Voir MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolisme, Hypothermie. Dans la plupart des cas, les signes et les symptômes diminuent lorsque cesse l’administration de l’un ou l’autre des médicaments. Cet effet secondaire n’est pas attribuable à une interaction pharmacocinétique.
On ignore si l’administration de topiramate seul est associée à l’hyperammoniémie.
Les patients qui ont une maladie métabolique congénitale ou qui présentent une réduction de l’activité mitochondriale hépatique peuvent être davantage exposés à l’hyperammoniémie, avec ou sans encéphalopathie. Bien qu’aucune étude sur le sujet n’ait été menée, une interaction entre le topiramate et l’acide valproïque pourrait exacerber les anomalies existantes ou révéler certains déficits chez des personnes prédisposées. Voir
CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolisme, Troubles du cycle de l’urée et Hyperammoniémie).
Hypothermie
Des cas d’hypothermie, état défini comme étant une chute non désirée de la température corporelle centrale sous 35 ºC (95 ºF), ont été signalés en association avec l’acide valproïque, en présence comme en l’absence d’hyperammoniémie. Cette réaction indésirable peut également survenir après le début d’un traitement par le topiramate ou après une augmentation de la dose quotidienne de cet agent chez les patients sous acide valproïque qui suivent un traitement combiné. Voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, Tableau I. L’hypothermie peut se manifester par toute une série d’anomalies cliniques, comme la léthargie, la confusion ou le coma, ainsi que par des altérations importantes touchant des systèmes primordiaux tels que les appareils cardiovasculaire et respiratoire. Le traitement et l’évaluation cliniques doivent comprendre la détermination des taux sanguins d’ammoniaque. On doit songer à interrompre l’administration de l’acide valproïque chez les patients qui présentent une hypothermie. Voir MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolisme, Hyperammoniémie.
Hématologie
Thrombocytopénie
Étant donné que des cas de thrombocytopénie, d’inhibition de la seconde phase de l’agrégation plaquettaire et d’anomalies des paramètres de la coagulation (p. ex., faible taux de fibrinogène) ont été signalés, on recommande de procéder à la numération des plaquettes et à la détermination des paramètres de la coagulation avant d’entreprendre le traitement, puis de reprendre ces mesures à intervalles réguliers par la suite. On recommande aussi de procéder à la numération des plaquettes et à la détermination des paramètres de la coagulation avant toute intervention chirurgicale planifiée chez les patients qui reçoivent NOVO-VALPROIC (acide valproïque). Devant toute manifestation clinique d’hémorragie, de contusion ou de trouble de l’hémostase ou
de la coagulation, il est indiqué de réduire la dose du médicament ou d’interrompre le traitement (voir également MISES EN GARDE, Hématologie, Effets secondaires liés à la dose : thrombocytopénie).
Effets secondaires liés à la dose : thrombocytopénie
La fréquence des effets secondaires (hausse des enzymes hépatiques et thrombocytopénie en particulier) peut augmenter avec la dose. Sur 126 patients épileptiques recevant en moyenne environ 50 mg/kg/jour de divalproex sodique en monothérapie dans le cadre d’une étude clinique, 34 (27 %) ont présenté au moins une fois une numération plaquettaire ≤ 75 x 109 thrombocytes/L. Le traitement a été interrompu chez environ la moitié de ces patients, après quoi la numération plaquettaire est retournée à la normale. Chez les autres, la numération plaquettaire s’est normalisée avec la poursuite du traitement. Il semble, dans cette étude, que la probabilité de thrombocytopénie augmente de façon significative à des concentrations de valproate total ≥ 110 µg/mL (femmes) ou ≥ 135 µg/mL (hommes). Par conséquent, il est important d’évaluer les bienfaits thérapeutiques pouvant découler de l’administration de doses plus élevées par rapport au risque d’une augmentation de la fréquence des effets secondaires.
De plus, les données d’un essai clinique croisé mené chez 44 épileptiques indiquent que la fréquence des cas de thrombocytopénie légère survenant au cours du traitement (numération plaquettaire entre 100 et 150 X 109/L) était significativement plus élevée après 12 semaines de traitement par les comprimés de divalproex sodique à libération prolongée qu’après 12 semaines de traitement par les comprimés de divalproex sodique ordinaires (7 cas contre 3 respectivement).
Fonctions hépatique/biliaire/pancréatique
Hépatotoxicité grave ou mortelle
Des cas d’insuffisance hépatique ayant entraîné le décès sont survenus chez des patients ayant reçu de l’acide valproïque ou l’un de ses dérivés. En général, ces cas se sont produits dans les six premiers mois du traitement. Il faut user de prudence lorsque l’on administre de l’acide valproïque à un patient qui a des antécédents de troubles hépatiques. Peuvent être particulièrement exposés les patients qui prennent plusieurs anticonvulsivants, les enfants, les personnes atteintes de troubles métaboliques congénitaux, celles qui souffrent de troubles convulsifs graves accompagnés de retard mental et les patients qui ont une maladie organique cérébrale.
L’expérience indique que les enfants de moins de deux ans sont particulièrement exposés au risque d’hépatotoxicité mortelle, en particulier ceux qui prennent plusieurs anticonvulsivants, qui ont un trouble métabolique congénital, qui souffrent de troubles convulsifs graves accompagnés de retard mental ou qui ont une maladie organique cérébrale. Le risque dans ce groupe d’âge diminue considérablement si l’acide valproïque est administré seul. Semblablement, les patients de 3 à 10 ans sont en quelque sorte davantage exposés eux aussi en cas d’administration d’anticonvulsivants multiples plutôt que d’un traitement monothérapeutique par l’acide valproïque. En règle générale, passé deux ans, le risque diminue considérablement au fur et à mesure que l’enfant vieillit. Aucun cas de décès n’a été signalé chez des enfants de plus de 10 ans ayant reçu de l’acide valproïque seul.
NOVO-VALPROIC doit être utilisé avec extrême prudence chez les enfants de deux ans ou moins, et aucun autre agent ne doit être administré en concomitance. On doit s’assurer qu’il est plus avantageux de maîtriser les convulsions que risqué d’administrer le médicament (voir MISES EN GARDE ET PRÉCAUTIONS, Populations et cas particuliers, Enfants (< 18 ans)).
Des symptômes non spécifiques, tels que perte de la maîtrise des convulsions, malaises, faiblesse, léthargie, œdème facial, anorexie et vomissements, peuvent se manifester avant la survenue d’une hépatotoxicité grave ou mortelle. L’apparition de tels symptômes doit être surveillée de près chez ces patients, et ces derniers, de même que leurs parents, doivent être avertis de signaler ces symptômes le cas échéant. Étant donné que certains des signes avant-coureurs ne sont pas spécifiques, il faut envisager la possibilité d’une hépatotoxicité chez les patients sous acide valproïque qui, sans raison évidente, se mettent à mal aller.
La fonction hépatique doit être vérifiée avant le début du traitement, puis périodiquement par la suite, en particulier durant les six premiers mois. Toutefois, comme les épreuves biochimiques ne donnent pas toujours des résultats anormaux, le médecin ne doit pas se fier uniquement aux résultats sérologiques, mais doit également tenir compte de ce que disent les antécédents médicaux et l’examen physique provisoires.
Il peut être également utile, chez les patients très exposés, de surveiller si les taux de fibrinogène et d’albumine sériques baissent et si ceux d’ammoniaque augmentent. Si tel est le cas, l’administration de l’acide valproïque doit être interrompue. Du reste, la posologie doit être ajustée de telle sorte que, pendant toute la durée du traitement, le patient reçoive la plus petite dose suffisante pour assurer une maîtrise optimale des convulsions.
Le traitement doit être interrompu immédiatement en cas de dysfonctionnement hépatique important, que ce dernier soit présumé ou manifeste. Dans certains cas, le dysfonctionnement hépatique a continué de s’aggraver malgré l’interruption du traitement. La fréquence des effets indésirables (en particulier la hausse des enzymes hépatique et la thrombocytopénie) peut augmenter avec la dose. Il faut donc mettre en balance les bienfaits thérapeutiques pouvant découler d’une augmentation de la posologie et le risque d’augmentation des effets indésirables (voir CONTRE-INDICATIONS).
Pancréatite
Des cas de pancréatite menaçant le pronostic vital ont été signalés chez des patients sous acide valproïque, enfants comme adultes. Certains de ces cas ont été décrits comme des cas de pancréatite hémorragique dont l’évolution était rapide, des premiers symptômes au décès. Dans certains cas, la pancréatite est apparue peu après le début du traitement, et dans d’autres, après plusieurs années d’utilisation du médicament. La fréquence de ces cas, calculée d’après les comptes rendus d’observation, dépasse la fréquence prévue dans la population générale ; en outre, des cas de rechute ont été observés par suite de la reprise du traitement. Deux cas de pancréatite sans autre étiologie possible ont été observés parmi les 2416 patients ayant pris part aux essais cliniques, ce qui représente une expérience de
1044 années-patients. Patients et tuteurs doivent être informés du fait que les douleurs abdominales, les nausées, les vomissements et(ou) l’anorexie peuvent tous être des symptômes de pancréatite, et que le cas échéant, une évaluation médicale rapide s’impose. En règle générale, l’administration d’acide valproïque doit être interrompue en cas de diagnostic de pancréatite. On recommande d’entreprendre un autre traitement contre l’affection sous-jacente, compte tenu des données cliniques.
Neurologie
Conduite automobile et occupations dangereuses
L’acide valproïque peut entraîner une dépression du système nerveux central (SNC), en particulier s’il est pris avec d’autres dépresseurs du SNC, comme l’alcool. On doit donc conseiller aux patients d’éviter de s’engager dans des manœuvres risquées — comme la conduite automobile ou l’utilisation de machines dangereuses — jusqu’à ce qu’ils soient certains que le médicament n’entraîne pas de somnolence.
Psychiatrie
Comportement et idéation suicidaires
Des cas d’idéation et de comportement suicidaires ont été signalés chez des patients ayant reçu des antiépileptiques pour diverses indications.
Les signes d’idéation et de comportement suicidaires doivent être surveillés chez tout patient recevant des antiépileptiques, quelle que soit l’indication pour laquelle le médicament est administré, et un traitement approprié doit être considéré. Il faut avertir les patients (et ceux qui s’en occupent) d’obtenir des conseils médicaux si le malade commence à avoir des idéations ou des comportements suicidaires.
Selon une méta-analyse d’essais à répartition aléatoire contrôlés par placebo effectuée par la FDA et dans lesquels les patients ont reçu des antiépileptiques pour diverses indications, le risque d’idéation et de comportement suicidaires est légèrement plus élevé chez les patients qui reçoivent de tels médicaments. On ignore toutefois le mécanisme à l’origine de ce risque.
Les essais cliniques contrôlés par placebo inclus dans la méta-analyse comprenaient 43 892 patients. Environ 75 % d’entre eux étaient traités pour une autre raison que l’épilepsie et, dans le cas de la majorité des indications autres que l’épilepsie, le traitement (antiépileptique ou placebo) ne comprenait qu’un seul agent. Les épileptiques représentaient environ 25 % du nombre total de patients de ces essais et, chez la majorité d’entre eux, l’agent administré (antiépileptique ou placebo) constituait un traitement d’appoint s’ajoutant aux autres antiépileptiques (c.-à-d. que les patients des deux groupes de traitement recevaient un antiépileptique ou plus). Par conséquent, la légère augmentation du risque d’idéation et de comportement suicidaires rapportée par la méta-analyse (0,43 % chez les patients sous antiépileptiques comparativement à 0,24 % chez les patients sous placebo) repose principalement sur les patients ayant reçu un traitement monothérapeutique (antiépileptique ou placebo) pour une autre indication que l’épilepsie. La méthodologie de cette étude ne permet pas d’estimer le risque d’idéation et de comportement suicidaires chez les épileptiques recevant un
antiépileptique, d’une part parce que cette population était minoritaire, et d’autre part parce que l’administration d’un traitement antiépileptique d’appoint dans les deux groupes de traitement constitue un facteur de confusion pour la comparaison des effets du médicament avec ceux du placebo.
Fonction rénale
Insuffisance rénale
L’insuffisance rénale est associée à une augmentation de la fraction libre du valproate. Dans plusieurs études, la concentration plasmatique de valproate libre chez les sujets souffrant d’insuffisance rénale était environ deux fois plus élevée que celle des sujets ayant une fonction rénale normale. Par conséquent, le dosage du valproate total chez les insuffisants rénaux peut porter à confusion, car la concentration de la fraction libre peut être très élevée, alors que la concentration de valproate total semble normale. L’hémodialyse chez les patients souffrant d’insuffisance rénale peut permettre d’éliminer jusqu’à 20 % du valproate circulant.
Sensibilité/résistance
Réaction d’hypersensibilité multiviscérale
De rares cas de réaction d’hypersensibilité multiviscérale présentant un lien temporel étroit avec l’amorce du traitement par l’acide valproïque ont été observés chez des patients adultes et des enfants (temps médian de détection de la réaction : 21 jours ; intervalle : 1 – 40 jours). Bien que le nombre de cas signalés soit limité, plusieurs d’entre eux ont nécessité une hospitalisation, et au moins un s’est soldé par le décès du patient. Les signes et les symptômes de la réaction se sont manifestés de diverses façons, mais de manière générale, les patients ont souffert entre autres de fièvre et d’éruptions cutanées associées à l’atteinte d’autres systèmes organiques. D’autres manifestations — lymphadénopathie, hépatite, anomalies des résultats de l’exploration fonctionnelle hépatique, anomalies hématologiques (p. ex., éosinophilie, thrombocytopénie, neutropénie), prurit, néphrite, oligurie, syndrome hépatorénal, arthralgie et asthénie par exemple — peuvent être associées à une telle réaction. Étant donné que ce type de réaction peut prendre diverses formes, d’autres signes et symptômes intéressant d’autres systèmes organiques peuvent se manifester qui ne sont pas mentionnés ici. Si l’on soupçonne une telle réaction, il faut interrompre l’administration de l’acide valproïque et amorcer un traitement par un autre médicament. Bien que l’existence d’une sensibilité croisée avec d’autres médicaments qui provoquent ce syndrome n’ait pas été établie, l’expérience avec certains médicaments dont l’emploi a été associé à une réaction d’hypersensibilité multiviscérale laisse croire à cette possibilité.
Fonction sexuelle/Reproduction
Fécondité
On ignore quels sont les effets de l’acide valproïque sur le développement des testicules et sur la spermatogenèse et la fécondité chez l’être humain. Pour connaître les résultats des études menées chez les animaux, reportez-vous à la section TOXICOLOGIE, Reproduction et tératologie, Fécondité.
Peau
Réactions cutanées graves
La dose de lamotrigine doit être réduite en cas d’administration concomitante d’acide valproïque. En effet, de graves réactions cutanées (telles que le syndrome de Stevens-Johnson et l’érythrodermie bulleuse avec épidermolyse) ont été signalées par suite de l’administration concomitante de lamotrigine et d’acide valproïque (voir la monographie de produit de la lamotrigine pour connaître les détails concernant la posologie en cas d’administration concomitante d’acide valproïque).
Populations et cas particuliers
Grossesse
Selon des comptes rendus publiés dans la documentation médicale et des rapports non publiés, l’acide valproïque peut avoir des effets tératogènes, comme des malformations du tube neural (p. ex., spina bifida) chez les enfants nés de femmes ayant reçu ce médicament pendant la grossesse. Selon certaines données, la fréquence des malformations congénitales pourrait être plus élevée avec l’emploi d’acide valproïque pendant la grossesse qu’avec l’emploi de certains autres antiépileptiques. Par conséquent, l’utilisation de l’acide valproïque chez la femme en âge de procréer ne doit être envisagée qu’après discussion des risques possibles du traitement avec la patiente et évaluation approfondie des avantages par rapport aux risques.
De nombreux comptes rendus cliniques révèlent qu’il existe une relation entre la prise d’antiépileptiques durant la grossesse et l’augmentation du taux de malformations chez les enfants de mères épileptiques ayant fait usage de ces agents. En effet, la fréquence de ces anomalies dans la population en général est d’environ 2 %, tandis que chez les nourrissons de mères épileptiques sous traitement, elle est deux, voire trois fois plus élevée. Les malformations du cœur, du tube neural, ainsi que le bec-de-lièvre ou la fente palatine sont les anomalies qui contribuent le plus à cette augmentation. Malgré cela, la grande majorité des mères qui prennent des antiépileptiques ont des bébés normaux.
Anomalies du tube neural
Les données présentées ci-dessous sont tirées presque exclusivement de données sur des femmes qui ont reçu de l’acide valproïque pour le traitement de l’épilepsie. La fréquence de cas de malformations du tube neural chez le fœtus est plus élevée chez les mères qui prennent de l’acide valproïque au cours du premier trimestre de leur grossesse. Selon un compte rendu unique, le risque qu’une femme sous acide valproïque mette au monde un enfant atteint de spina bifida est d’environ 1 % à 2 %.
Anomalies congénitales
D’autres anomalies congénitales (p. ex., anomalies craniofaciales, malformations cardiovasculaires et anomalies touchant divers systèmes ou appareil de l’organisme), compatibles ou non avec la vie, ont été signalées. Les données dont on dispose actuellement sont toutefois insuffisantes pour permettre d’établir la fréquence de ces anomalies congénitales.
En raison de problèmes intrinsèques relativement à l’obtention de données valables sur le pouvoir tératogène des médicaments chez l’être humain, la fréquence accrue d’anomalies congénitales chez les femmes qui prennent des antiépileptiques pour le traitement de troubles convulsifs ne peut pas être considérée comme étant un effet dont la cause est en relation avec le médicament. En effet, certains facteurs génétiques, ou encore l’épilepsie elle-même, peuvent avoir une incidence plus importante sur la formation d’anomalies congénitales que le traitement médicamenteux comme tel.
Retard de croissance, autisme et(ou) troubles autistiques
Certains comptes rendus de pharmacovigilance font état de retard de croissance, d’autisme et(ou) de troubles autistiques chez des enfants nés de mères ayant reçu de l’acide valproïque durant la grossesse. Selon les résultats de tests cognitifs effectués à 2 ou 3 ans lors d’une étude prospective de 6 ans sur le développement cognitif à long terme de 309 enfants (nés de 303 mères) exposés in utero à un antiépileptique administré en monothérapie à la mère, le QI des enfants ayant été exposés à de l’acide valproïque (92 ; IC95 % : 88 – 97) accusait une diminution significative par rapport à celui d’enfants ayant été exposés à d’autres antiépileptiques (carbamazépine : 98 ; lamotrigine : 101 ; phénytoïne : 99), tandis que les QI des enfants ayant été exposés aux trois autres antiépileptiques ne différaient pas sensiblement entre eux. Une corrélation significative a été observée entre la dose d’acide valproïque administrée durant la grossesse et le QI des enfants.
Les patients qui prennent de l’acide valproïque peuvent avoir des troubles de la coagulation. Une patiente présentant un taux de fibrinogène peu élevé et recevant de l’acide valproïque ainsi que plusieurs autres anticonvulsivants a donné naissance à un enfant souffrant d’afibrinogénémie, mort d’une hémorragie par la suite. Le médecin qui prescrit de l’acide valproïque durant la grossesse doit surveiller attentivement les paramètres de la coagulation.
L’administration de valproate durant la grossesse a entraîné deux cas d’insuffisance hépatique mortelle, l’un chez un nouveau-né et l’autre chez un nourrisson.
Compte tenu du risque élevé de déclencher un état de mal épileptique compliqué d’hypoxie et de mettre en danger la vie de la mère et de l’enfant à naître, le traitement ne doit pas être interrompu subitement chez les patientes souffrant de crises graves. Quant à ce qui a trait aux médicaments administrés contre les crises légères, il y a lieu de soupeser les dangers que comporte l’interruption du traitement avant ou pendant la grossesse avec les risques de malformations dans chaque cas particulier, compte tenu des antécédents familiaux de la patiente. Si la gravité et la fréquence des crises sont telles que la patiente ne court pas grand danger si elle cesse de prendre son médicament, on peut interrompre l’administration du traitement avant ou pendant la grossesse, mais rien ne prouve que même légères, les crises ne constituent pas un risque pour le développement de l’embryon ou du fœtus.
En résumé, on doit tenir compte des lignes directrices actuelles afin de donner les meilleurs conseils possible aux patientes en ce qui a trait au risque d’effets tératogènes associé à l’acide valproïque.
On doit inciter les femmes épileptiques en âge de procréer à demander conseil à leur médecin et à communiquer avec lui dès le début d’une grossesse. Si le médecin a des doutes quant à la nécessité de poursuivre le traitement antiépileptique, la consultation d’un spécialiste est indiquée.
Qu’elles soient déjà enceintes ou qu’elles le deviennent pendant le traitement, les femmes qui prennent de l’acide valproïque dans ces conditions doivent être informées des risques de ce médicament pour le fœtus.
Les examens faisant appel aux méthodes acceptées à l’heure actuelle pour déceler les malformations du tube neural et d’autres malformations doivent faire partie des soins prénatals habituels chez les femmes enceintes qui reçoivent de l’acide valproïque.
Pouvoir tératogène chez l’animal
Des études menées chez des animaux de laboratoire ont montré que l’acide valproïque a des effets tératogènes (voir TOXICOLOGIE, Reproduction et tératologie) et d’autres, menées chez des sujets de sexe féminin, indiquent que le médicament traverse le placenta. Une augmentation de la fréquence des malformations ainsi qu’un retard de la croissance intra-utérine et des cas de décès ont été observés chez des souris, des rats, des lapins et des singes ayant été exposés au valproate avant la naissance. Les anomalies structurales les plus courantes chez les animaux de laboratoire sont les malformations du squelette, mais on a aussi noté des troubles de la fermeture du tube neural chez des souris ayant été exposées, durant les périodes critiques du développement embryonnaire, à des concentrations plasmatiques maternelles de valproate dépassant les 230 µg/mL (ce qui correspond à 2,3 fois la limite supérieure de la marge thérapeutique chez l’être humain pour le traitement de l’épilepsie).
L’administration d’une dose orale de 200 mg/kg/jour ou plus (soit ≥ 50 % de la dose quotidienne maximale en mg/m2 chez l’être humain) à des rates gravides au cours de l’organogenèse a produit des malformations (touchant le squelette, le cœur ou l’appareil génito-urinaire) ainsi qu’un retard de croissance chez la progéniture. Ces doses ont entraîné des concentrations plasmatiques maximales de valproate d’environ 340 µg/mL ou plus chez la mère (soit ≥ 3,4 fois la limite supérieure de la marge thérapeutique chez l’être humain pour le traitement de l’épilepsie). Des troubles du comportement ont été signalés chez les petits de rates ayant reçu une dose de 200 mg/kg/jour pendant la plus grande partie de la gestation.
L’administration d’une dose orale de 350 mg/kg/jour (soit environ deux fois la dose quotidienne maximale en mg/m2 chez l’humain) a provoqué des malformations du squelette et des viscères chez des lapereaux exposés durant l’organogenèse. Des malformations du squelette, un retard de croissance et des cas de décès ont été observés chez des singes rhésus par suite de l’administration orale d’une dose de 200 mg/kg/jour (soit l’équivalent de la dose quotidienne maximale en mg/m2 utilisée chez l’être humain) durant l’organogenèse. Cette dose de valproate a entraîné des concentrations plasmatiques maternelles maximales d’environ 280 µg/mL (soit 2,8 fois la limite supérieure de la marge thérapeutique chez l’être humain pour le traitement de l’épilepsie).
Allaitement
L’acide valproïque se retrouve dans le lait maternel en concentrations qui, selon certains comptes rendus, atteindraient 1 % à 10 % des concentrations sériques. En règle générale, les femmes qui reçoivent de l’acide valproïque ne devraient pas allaiter, car on ignore quel effet ce médicament peut avoir sur le nourrisson.
Enfants (< 18 ans)
L’expérience a montré que les risques d’hépatotoxicité mortelle sont considérablement plus élevés chez les enfants de moins de deux ans, surtout chez ceux qui souffrent des affections mentionnées ci-dessus (voir MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique, Hépatotoxicité grave ou mortelle). Par conséquent, si l’on doit administrer de l’acide valproïque à cette population, il faut faire preuve d’une très grande prudence et utiliser le produit seul. Il importe d’évaluer les avantages du traitement par rapport aux risques.
L’expérience dans le traitement de l’épilepsie chez les enfants de plus de deux ans a permis de constater que la fréquence des cas d’hépatotoxicité mortelle diminue considérablement avec l’âge.
Chez les jeunes enfants, en particulier chez ceux qui reçoivent des médicaments qui induisent la formation d’enzymes, on doit administrer des doses d’entretien plus élevées pour atteindre les concentrations cibles de valproate libre et total. La variabilité de la fraction libre restreint l’utilité clinique du dosage des concentrations sériques totales de valproate. L’interprétation des concentrations de valproate chez l’enfant doit tenir compte des facteurs ayant une incidence sur le métabolisme hépatique et la liaison aux protéines.
Personnes âgées (≥ 65 ans)
Les variations dans la cinétique du valproate libre chez les personnes âgées indiquent que la dose initiale doit être réduite dans cette population (voir POSOLOGIE ET ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et cas particuliers,
Personnes âgées).
L’innocuité et l’efficacité de l’acide valproïque chez les patients âgés souffrant d’épilepsie n’ont pas été évaluées dans les essais cliniques. Par conséquent, compte tenu du peu d’expérience dont on dispose en ce qui concerne l’utilisation de l’acide valproïque chez les patients âgés, on doit faire preuve de prudence en choisissant la dose, et tenir compte du fait que les troubles hépatiques et rénaux sont plus fréquents chez ces patients.
Une étude menée chez des patients âgés fait état de somnolence liée au valproate et d’abandons du traitement par suite de cet effet (voir MISES EN GARDE, Population et cas particuliers, Personnes âgées, Somnolence chez les patients âgés). On doit donc amorcer le traitement avec une dose initiale plus faible chez ces patients, et réduire la dose, voire interrompre le traitement si la somnolence est trop prononcée (voir POSOLOGIE ET ADMINISTRATION).
Somnolence chez les patients âgés
Chez un groupe de patients âgés (âge moyen : 83 ans ; n : 172), on a augmenté la dose d’acide valproïque, la faisant passer de 125 mg/jour à la dose cible de 20 mg/kg/jour. Par comparaison avec les patients du groupe témoin (placebo), les patients sous valproate ont été significativement plus nombreux à présenter de la somnolence et, bien qu’il ne s’agisse pas cette fois d’une hausse statistiquement significative, plus de patients de ce groupe ont souffert de déshydratation. Le taux d’abandons du traitement en raison de somnolence était lui aussi significativement plus élevé chez les patients sous valproate que chez ceux ayant reçu le placebo. En outre, une réduction de la consommation de nourriture et une perte de poids ont été notées chez environ la moitié des patients qui présentaient de la somnolence. On doit donc augmenter la dose plus graduellement chez les patients âgés, et suivre régulièrement leur consommation de liquides ainsi que les signes de déshydratation, de somnolence, d’infections urinaires et d’autres effets secondaires. Il faut songer à réduire la dose d’acide valproïque, voire à interrompre le traitement, chez les patients qui présentent une réduction de l’apport alimentaire ou liquidien, ou encore une somnolence excessive (voir POSOLOGIE ET ADMINISTRATION).
Surveillance et épreuves de laboratoire
Étant donné que l’acide valproïque peut interagir avec les agents capables d’induction enzymatique, on recommande, en cas d’administration concomitante, de déterminer périodiquement les concentrations plasmatiques du valproate et des autres médicaments au début du traitement, ainsi que chaque fois qu’on ajoute un inducteur enzymatique au schéma thérapeutique ou qu’on en retire un (voir INTERACTIONS MÉDICAMENTEUSES).
Surveillance des concentrations de valproate
La liaison du valproate aux protéines étant plus faible en présence de certains médicaments (p. ex., l’acide acétylsalicylique) ainsi que chez les personnes âgées et les patients atteints de troubles rénaux, la mesure des concentrations plasmatiques de valproate peut être trompeuse chez ces patients, car l’exposition au médicament peut en fait être plus importante que ne l’indiquent les dosages (voir MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique, MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolisme, Hyperammoniémie, MISES EN GARDE ET PRÉCAUTIONS, Hématologie, Thrombocytopénie, et INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, Tableau I).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables
Les effets secondaires signalés le plus fréquemment sont les nausées, les vomissements et l’indigestion. Comme l’acide valproïque s’administre habituellement avec d’autres antiépileptiques, il est dans la plupart des cas impossible de déterminer si les effets secondaires mentionnés dans la présente section sont dus uniquement à l’acide valproïque ou s’ils résultent de la combinaison des divers agents administrés.
La liste ci-après fait état des effets secondaires (classés par système, appareil ou organe) de l’acide valproïque ayant été signalés dans le cadre d’études portant sur l’épilepsie ainsi que dans des rapports spontanés ou des sources diverses.
Système hématopoïétique : Thrombocytopénie et inhibition de la seconde phase de l’agrégation plaquettaire peuvent se manifester par une modification du temps de saignement, des pétéchies, des contusions, la formation d’hématomes, un épistaxis ou une hémorragie manifeste. Voir MISES EN GARDE ET PRÉCAUTIONS, Hématologie, Thrombocytopénie. On a également observé des cas de lymphocytose, de macrocytose, d’hypofibrinogénémie relatives, de leucopénie, d’éosinophilie, d’anémie (y compris d’anémie macrocytaire avec ou sans carence en folates), d’hypoplasie médullaire, de pancytopénie, de suppression médullaire, d’agranulocytose, et de porphyrie intermittente aiguë.
Troubles cardiaques : Des cas de bradycardie ont été signalés.
Troubles auriculaires et labyrinthiques : Des cas de surdité, réversibles ou irréversibles, ont été signalés ; aucune relation de cause à effet n’a cependant été établie. Des cas d’otalgie ont également été signalés.
Appareil digestif : Les effets secondaires le plus fréquemment signalés au début du traitement sont les nausées, les vomissements et l’indigestion. Généralement passagers, ces effets obligent rarement à interrompre le traitement. Des cas de diarrhée, de crampes abdominales et de constipation ont également été observés.
Des cas de pancréatite aiguë, certains mortels, ont été observés en association avec le traitement par l’acide valproïque (voir MISES EN GARDE ET PRÉCAUTIONS, Fonctions
hépatique/biliaire/pancréatique, Pancréatite). Des cas d’enflure des glandes parotides ont également été signalés chez des patients ayant reçu de l’acide valproïque.
Troubles généraux et problèmes au point
d’administration :
Des cas d’œdème des membres, de fièvre et d’hypothermie ont été signalés.
Troubles hépatobiliaires : Cas fréquents de hausse mineure, apparemment dose-dépendante, des transaminases [p. ex., aspartate aminotransférase (ASAT) et alanine-aminotransférase (ALAT)] et de la lactate-déshydrogénase (LDH). À l’occasion, les épreuves de laboratoire montrent également une augmentation de la bilirubine sérique et des résultats anormaux des autres tests de la fonction hépatique. Ces résultats peuvent être le reflet d’une hépatotoxicité potentielle grave. Voir MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique, Hépatotoxicité grave ou mortelle.
Troubles du système immunitaire : Des cas de réaction allergique et d’anaphylaxie ont été signalés.
Infections et infestations : Pneumonie et otite moyenne ont été signalées.
Épreuves de laboratoire : Des résultats anormaux des épreuves de la fonction thyroïdienne ont été signalés. Voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-épreuves de laboratoire.
Troubles métaboliques et nutritionnels : Cas d’hyperammoniémie (voir MISES EN GARDE ET
PRÉCAUTIONS, Système endocrinien et métabolisme, Hyperammoniémie), d’hyponatrémie et de SIADH. Ont également été signalés de rares cas de syndrome de Fanconi, surtout chez des enfants. Une diminution des concentrations de carnitine a fait l’objet d’un compte rendu, mais la portée clinique de ce phénomène demeure indéterminée. Un cas d’hyperglycinémie dont l’issue a été fatale est survenu chez un patient souffrant d’hyperglycinémie non cétosique préexistante.
Des cas d’anorexie avec perte pondérale et d’augmentation de l’appétit avec gain pondéral ont aussi été signalés.
Appareil locomoteur et trouble des tissus conjonctifs : Faiblesse et douleurs osseuses ont été signalées. Des comptes rendus ont fait état de diminution de la masse osseuse susceptible de mener à l’ostéoporose et à l’ostéopénie durant un traitement prolongé par certains anticonvulsivants, dont l’acide valproïque. Certaines études indiquent que les suppléments de calcium et de vitamine D peuvent avoir des bienfaits chez les patients qui prennent de l’acide valproïque pendant de longues périodes.
De rares cas de syndrome lupique ont été signalés.
SNC : Des effets sédatifs ont été observés chez les patients qui prenaient de l’acide valproïque seul, mais cet effet est plus fréquent en cas de polythérapie. Habituellement, la sédation disparaît une fois réduite la posologie des autres antiépileptiques.
Ont également été observés les symptômes suivants : hallucinations, ataxie, céphalées, nystagmus, diplopie, astérixis, myiodésopsie, tremblements (pouvant être liés à la dose), confusion, dysarthrie, étourdissements, hypoesthésie, vertiges, troubles de la coordination et parkinsonisme. De rares cas de coma ont été signalés chez des patients ayant reçu de l’acide valproïque seul ou en association avec du phénobarbital.
Des cas d’encéphalopathie, avec ou sans fièvre ou hyperammoniémie, ont été signalés en l’absence de
dysfonctionnement hépatique ou de concentrations plasmatiques inappropriées de valproate. La plupart des patients se sont rétablis à l’arrêt du traitement, et leurs symptômes ont diminué.
Des cas d’atrophie cérébrale et de démence réversibles ont été signalés chez des patients sous traitement par l’acide valproïque.
Troubles psychiques : Troubles émotifs, dépression, psychose, agressivité, hyperactivité, hostilité et troubles du comportement ont été signalés.
Appareil génito-urinaire : Énurésie et infections des voies urinaires.
Appareil reproducteur et troubles mammaires : Ont été signalés des cas d’irrégularités menstruelles, d’aménorrhée secondaire, d’augmentation mammaire et de galactorrhée chez des patients recevant de l’acide valproïque.
De rares cas de maladie polykystique des ovaires ont fait l’objet de déclarations spontanées. Aucune relation de cause à effet n’a cependant été établie.
Troubles respiratoires, thoracique et médiastinaux : Des cas d’augmentation de la toux ont été signalés.
Troubles de la peau et des tissus sous-cutanés : Des cas d’alopécie transitoire ont été observés.
Éruptions cutanées, photosensibilité, prurit généralisé, érythème polymorphe, syndrome de Stevens-Johnson et pétéchies ont également été observés dans de rares cas. De rares cas d’érythrodermie bulleuse avec épidermolyse ont été signalés, dont un, mortel, chez un nourrisson de six mois qui recevait de l’acide valproïque en association avec plusieurs autres médicaments. Un autre cas s’est soldé par le décès ; il s’agissait d’un sidatique de 35 ans ayant des antécédents d’effets secondaires cutanés médicamenteux multiples et qui prenait plusieurs médicaments concomitance. On a fait état de réactions cutanées graves par suite de l’administration concomitante de lamotrigine et d’acide valproïque (voir INTERACTIONS
MÉDICAMENTEUSES, Interactions médicament-médicament, Tableau I).
Des cas de vascularite cutanée ont également été signalés.
Effets indésirables chez les patients âgés
Les comptes rendus de blessures accidentelles, d’infection, de douleur et, dans une moindre mesure, de somnolence et de tremblements ont été plus fréquents chez les patients âgés (> 65 ans) que chez les patients de 18 à 65 ans. Somnolence et tremblements ont eu tendance à être associés à l’interruption du traitement par l’acide valproïque.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicamenteuses graves
- De rares cas de coma ont été signalés chez des patients ayant reçu de l’acide valproïque seul ou en association avec du phénobarbital. Voir Interactions médicament-médicament, Tableau I.
- On a fait état de réactions cutanées graves (telles que le syndrome de Stevens-Johnson et l’érythrodermie bulleuse avec épidermolyse) par suite de l’administration concomitante de lamotrigine et d’acide valproïque. Voir Interactions médicament-médicament, Tableau I.
Aperçu
L’acide valproïque est un inhibiteur faible de certains isoenzymes du cytochrome P450, de l’époxyde-hydrolase et des glucuronyltransférases.
Les médicaments qui modifient l’expression des enzymes hépatiques, plus particulièrement ceux qui font augmenter les taux de glucuronyltransférase, peuvent entraîner une hausse de la clairance du valproate. Ainsi la phénytoïne, la carbamazépine et le phénobarbital (ou la primidone), par exemple, peuvent faire doubler la clairance du valproate. Par conséquent, la demi-vie et les concentrations plasmatiques d’acide valproïque sont généralement plus élevées chez les patients qui reçoivent seulement de l’acide valproïque que chez les patients qui reçoivent plusieurs antiépileptiques.
A contrario, les médicaments qui inhibent le cytochrome P450, comme les antidépresseurs, ne devraient avoir que peu d’effet sur la clairance du valproate, car comparativement à la glucuronoconjugaison et à la bêta-oxydation, l’oxydation microsomiale assurée par le cytochrome P450 ne constitue qu’une voie métabolique mineure dans la biotransformation de l’acide valproïque.
L’administration concomitante d’acide valproïque et de médicaments qui se lient fortement aux protéines (p. ex., l’acide acétylsalicylique, la carbamazépine, le dicoumarol, la warfarine, le tolbutamide ou la phénytoïne) peut entraîner une modification des concentrations sériques des médicaments.
Vu la possibilité que le valproate interagisse avec les médicaments inducteurs d’enzymes administrés en concomitance, on recommande de mesurer périodiquement les concentrations plasmatiques du valproate et des autres médicaments que reçoit le patient, au début du traitement, comme chaque fois qu’un inducteur d’enzymes est ajouté au schéma thérapeutique ou supprimé de ce dernier.
Interactions médicament-médicament
Le tableau I fournit des renseignements sur l’effet possible de plusieurs médicaments d’usage courant sur la pharmacocinétique de l’acide valproïque ainsi que l’effet potentiel de ce dernier
sur la pharmacocinétique et la pharmacodynamie de plusieurs médicaments de prescription courants. Cette liste n’est pas exhaustive et ne pourrait d’ailleurs pas l’être, car on signale continuellement l’apparition de nouvelles interactions. Prendre note que les médicaments peuvent être classés par nom, par famille ou par classe pharmacologique. On recommande de lire la section en entier.
Tableau I — Résumé des études sur les interactions médicament-médicament, comprenant les interactions importantes, les interactions non importantes sur le plan clinique et les interactions non observées.
Médicament
| Réf. | Effet |
Commentaire clinique
Acétaminophène
| EC | ↔ acétaminophène |
L’acide valproïque n’a eu aucun effet sur les paramètres pharmacocinétiques de l’acétaminophène lorsque ces deux médicaments ont été administrés en concomitance chez trois patients
épileptiques.
Acide acétylsalicylique
| EC | ↑ valproate |
Une étude portant sur l’administration concomitante d’acide acétylsalicylique à doses antipyrétiques (soit de 11 à 16 mg/kg) et d’acide valproïque chez des enfants (n = 6) a fait état d’une diminution du taux de liaison aux protéines et d’une inhibition du métabolisme du valproate. La fraction libre de valproate était quatre fois plus élevée en présence d’acide acétylsalicylique qu’en l’absence de tout autre agent. En présence d’acide acétylsalicylique, la proportion des produits de la bêta-oxydation, soit l’acide 2-propyl-2-pentènoïque, l’acide 3-hydroxy-2-propylpentanoïque et l’acide 3-oxo-2-propylpentanoïque, est passée de 25 % des métabolites totaux à 8,3 %. Il faut donc faire preuve de prudence lorsqu’on administre de l’acide valproïque en concomitance avec des agents qui modifient la coagulation (p. ex., acide acétylsalicylique ou warfarine). Voir EFFETS
INDÉSIRABLES.
Alcool
| T | Absence d’interaction pharmacocinétique |
L’acide valproïque peut potentialiser la dépression du SNC causée par l’alcool.
Amitriptyline/nortriptyline
| EC | En général : ↓ amitriptyline ↓ nortriptyline Rarement : |
L’administration d’une dose orale unique d’amitriptyline de 50 mg à quinze volontaires en bonne santé (10 hommes et 5 femmes) recevant déjà de l’acide valproïque (500 mg bid) a entraîné une diminution de 21 % de la clairance plasmatique de l’amitriptyline et de 34 % de la clairance nette de la nortriptyline.
Des comptes rendus de pharmacovigilance
| ↑ amitriptyline ↑ nortriptyline |
portant sur l’utilisation concomitante de l’acide valproïque et de l’amitriptyline ont fait état de rares cas d’augmentation des concentrations d’amitriptyline et de nortriptyline. De rares cas d’intoxication ont été associés à l’utilisation concomitante d’amitriptyline et de l’acide valproïque. On doit donc songer à surveiller les
concentrations d’amitriptyline chez les patients qui prennent ce médicament en concomitance avec de l’acide valproïque ; de même, on envisagera de réduire la dose d’amitriptyline ou de nortriptyline dans pareille circonstance.
Antiacides
| EC | ↔ valproate |
Aucun effet sur l’ampleur de l’absorption du valproate n’a été signalé dans une étude portant sur l’administration concomitante d’acide valproïque (500 mg) et d’antiacides d’usage courant (Maalox®, Trisogel et TitralacMC à raison de 160 mÉq par dose).
Autres – Antipsychotiques, IMAO et antidépresseurs tricycliques
Non seulement la dépression du SNC causée par les antipsychotiques, les antidépresseurs tricycliques et les inhibiteurs de la MAO est-elle plus prononcée en cas administration concomitante d’acide valproïque, mais le seuil épileptogène peut également s’en trouver abaissé. Il peut être nécessaire d’ajuster la posologie, afin de maîtriser les convulsions.
Benzodiazépines
L’acide valproïque peut entraîner une diminution du métabolisme oxydatif de certaines benzodiazépines dans le foie, ce qui se solde par une augmentation des concentrations sériques de ces dernières (voir Tableau I, Diazépam et Lorazépam).
Carbamazépine/carbama-zépine-10,11-époxyde
| EC | ↓ CBZ ↑ CBZ-E ↓ valproate |
L’administration concomitante de carbamazépine (CBZ) et d’acide valproïque peut faire chuter les concentrations plasmatiques et la demi-vie du valproate en raison d’une augmentation du métabolisme provoquée par l’induction des enzymes microsomiales hépatiques. On recommande donc de surveiller les concentrations sériques lorsqu’on amorce ou qu’on interrompt l’administration de l’un ou l’autre de ces deux médicaments. Les variations de la concentration sérique du métabolite carbamazépine-10,11-époxyde (CBZ-E) ne peuvent cependant pas être décelées par le dosage sérique standard de la
carbamazépine.
Chez des patients épileptiques,
l’administration concomitante d’acide valproïque et de carbamazépine a entraîné une diminution de 17 % des concentrations sériques de la carbamazépine, alors que celles du métabolite carbamazépine-10,11-époxyde ont augmenté de 45 %.
Carbapénèmes
| ↓ valproate |
Les antibiotiques de la classe des
carbapénèmes (ertapénem, imipénem, méropénem, doripénem) peuvent faire chuter les concentrations sériques d’acide valproïque en deçà des taux thérapeutiques, ce qui peut se traduire par une perte de la maîtrise des convulsions chez les
épileptiques ou une perte de l’efficacité chez les non épileptiques. Dans certains cas de coadministration chez des épileptiques, des poussées épileptiques sont survenues. Il est possible, dans une telle circonstance, que l’augmentation de la dose d’acide valproïque ne soit pas suffisante pour surmonter cette interaction. S’il faut absolument administrer les deux agents en concomitance, les taux sériques d’acide valproïque doivent être mesurés chaque jour après l’amorce du traitement par le carbapénème. L’utilisation d’un autre type d’antibactérien ou d’un autre anticonvulsivant devrait être envisagée si les concentrations sériques d’acide valproïque accusent une diminution importante ou que les convulsions ne sont plus maîtrisées adéquatement (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités, Interaction avec les carbapénèmes).
Chlorpromazine
| EC | ↑ valproate |
Une augmentation de 15 % des
concentrations plasmatiques minimales de valproate a été observée dans une étude au cours de laquelle des schizophrènes recevant déjà de l’acide valproïque (200 mg bid) ont reçu en concomitance 100 à 300 mg/jour de chlorpromazine.
Cimétidine
| T | ↑ valproate |
La cimétidine peut modifier le métabolisme de l’acide valproïque, faisant ainsi diminuer sa clairance et augmenter sa demi-vie. Les concentrations sériques d’acide valproïque devraient donc être surveillées lorsqu’on amorce ou qu’on interrompt un traitement concomitant par la cimétidine, de même que lors d’une augmentation ou d’une réduction de la posologie de celle-ci. La dose d’acide valproïque doit du reste être ajustée en conséquence.
Clonazépam
| T | Absence d’interaction pharmacocinétique |
L’utilisation concomitante d’acide valproïque et de clonazépam peut provoquer un état d’absence chez les patients qui ont des antécédents de crises d’absence.
Clozapine
| EC | Absence d’interaction |
Aucune interaction n’a été observée entre l’acide valproïque et la clozapine par suite de l’administration concomitante de ces deux agents chez des patients psychotiques (n = 11).
Diazépam
| EC | ↔ valproate |
Le valproate déplace le diazépam de ses sites de liaison à l’albumine plasmatique et inhibe son métabolisme. L’administration concomitante d’acide valproïque
(1500 mg/jour) et de diazépam (10 mg) à des volontaires en bonne santé (n = 6) a fait augmenter la fraction libre du diazépam de 90 %. En présence de valproate, la clairance plasmatique et le volume de distribution du diazépam libre ont diminué de 25 % et de 20 % respectivement. La demi-vie d’élimination du diazépam n’a pas été modifiée par l’ajout de valproate au schéma thérapeutique.
Éthosuximide
| EC | ↑ Éthosuximide |
Le valproate inhibe le métabolisme de l’éthosuximide. Une augmentation de 25 % de la demi-vie d’élimination de
l’éthosuximide et une diminution de 15 % de sa clairance totale ont été observées par suite de l’administration concomitante d’une dose unique de 500 mg d’éthosuximide et d’acide valproïque (800 à 1600 mg/jour) à des volontaires en bonne santé (n = 6) plutôt que d’éthosuximide seul. On doit surveiller la survenue de modifications des
concentrations plasmatiques de chacun de ces agents chez les patients qui les reçoivent en concomitance, en particulier s’ils prennent également d’autres
anticonvulsivants.
Felbamate
| EC | ↑ valproate |
Dans le cadre d’une étude où des patients épileptiques (n = 10) ont reçu 1200 mg/jour de felbamate en concomitance avec l’acide valproïque, la concentration maximale moyenne du valproate a augmenté de 35 % (passant de 86 à 115 µg/mL) par
comparaison avec les valeurs observées dans le cas de l’acide valproïque administré seul. Après augmentation de la dose de felbamate à 2400 mg/jour, la concentration plasmatique maximale moyenne du valproate est passée à 133 µg/mL (ce qui correspond à une augmentation supplémentaire de 16 %). Il
peut donc être nécessaire de réduire la dose d’acide valproïque lorsque l’on commence un traitement par le felbamate. Il peut s’avérer nécessaire de réduire les doses d’acide valproïque lorsque le patient reçoit cet agent en concomitance avec du felbamate.
Halopéridol
| EC | ↔ valproate |
Aucune modification importante des concentrations plasmatiques minimales de valproate n’a été observée par suite de l’administration concomitante de doses d’halopéridol de 6 à 10 mg/jour dans une étude menée chez des schizophrènes sous valproate (200 mg bid).
Lamotrigine
| EC | ↑ lamotrigine ↓ valproate |
Les effets de l’acide valproïque sur la lamotrigine ont été évalués chez six hommes en bonne santé. Chaque sujet a reçu, d’une part, une dose orale unique de lamotrigine seule, et, d’autre part, une dose orale unique de lamotrigine et six doses de 200 mg d’acide valproïque (une dose toutes les huit heures, la première dose d’acide valproïque ayant été administrée une heure avant la dose de lamotrigine). L’administration d’acide valproïque a réduit de 21 % la clairance totale de la lamotrigine et a fait passer la demi-vie d’élimination plasmatique de 37,4 heures à 48,3 heures (p < 0,005). La clairance rénale de la lamotrigine est demeurée inchangée. Dans une étude menée chez dix volontaires en bonne santé chez qui les taux de lamotrigine étaient à l’équilibre, la demi-vie d’élimination de la lamotrigine est passée de 26 heures à 70 heures (augmentation de 165 %) par suite de l’administration concomitante d’acide valproïque.
Dans le cadre d’une étude menée chez 16 épileptiques, l’acide valproïque a fait doubler la demi-vie d’élimination plasmatique de la lamotrigine. Dans le cadre d’une étude ouverte, la demi-vie
d’élimination plasmatique moyenne de la lamotrigine chez les patients qui recevaient des antiépileptiques inducteurs d’enzymes (p. ex., carbamazépine, phénytoïne, phénobarbital ou primidone) était de 14 heures, comparativement à 30 heures chez ceux qui recevaient de l’acide valproïque en sus de l’antiépileptique inducteur d’enzymes. Cette valeur de 30 heures est comparable à la demi-vie de la lamotrigine administrée seule, ce qui suggère
que l’acide valproïque puisse contrer l’induction enzymatique. Si l’on cesse l’administration d’acide valproïque chez un patient recevant de la lamotrigine en concomitance avec un antiépileptique inducteur d’enzymes, les concentrations plasmatiques de la lamotrigine risquent de diminuer. On doit par conséquent surveiller de près l’état des patients sous
antiépileptiques multiples lors de l’ajout ou de la suppression d’un médicament au schéma thérapeutique, de même que lorsqu’on modifie la dose de l’un d’entre eux.
On a fait état de réactions cutanées graves (notamment de cas de syndrome de Stevens-Johnson et d’érythrodermie bulleuse avec épidermolyse) par suite de l’administration concomitante de lamotrigine et d’acide valproïque.
Lithium
| EC | ↔ lithium |
Les paramètres pharmacocinétiques du lithium n’ont pas été modifiés par la présence ou l’absence de valproate lors d’une étude croisée à double insu avec témoin placebo dans le cadre de laquelle seize volontaires de sexe masculin en bonne santé ont reçu des doses multiples de lithium. Par contre, le lithium a entraîné une augmentation de 11 % à 12 % de l’ASC et de la Cmax du valproate, de même qu’une réduction du tmax. Bien qu’il s’agisse là de modifications statistiquement significatives, il est peu probable qu’elles aient des répercussions importantes sur le plan clinique.
L’administration concomitante d’acide valproïque (500 mg bid) et de carbonate de lithium (300 mg tid) à des volontaires de sexe masculin en bonne santé (n = 16) n’a eu aucun effet sur la cinétique du lithium à l’état d’équilibre.
Lorazépam
| EC | ↑ lorazépam |
L’administration concomitante d’acide valproïque (500 mg bid) et de lorazépam (1 mg bid) à des volontaires de sexe masculin en bonne santé (n = 9) s’est accompagnée d’une réduction de 17 % de la clairance plasmatique du lorazépam. Cette diminution n’est pas considérée comme cliniquement importante.
Contraceptifs oraux stéroïdiens
| EC | Absence d’interaction pharmacocinétique |
Il semble qu’il existe une association entre la prise de certains antiépileptiques capables de
provoquer une induction enzymatique et l’échec de la contraception orale. Cette interaction peut s’expliquer par le fait que les inducteurs enzymatiques abaissent de façon significative les concentrations plasmatiques des hormones stéroïdes pertinentes, ce qui donnerait lieu à une ovulation. Il est cependant possible que d’autres mécanismes, qui n’ont aucun lien avec l’induction enzymatique, contribuent à l’échec de la contraception orale. Comme l’acide valproïque n’entraîne pas d’induction enzymatique importante, on ne s’attend pas à ce qu’il provoque une diminution des concentrations des hormones stéroïdes. Néanmoins, les données cliniques portant sur l’interaction entre l’acide valproïque et les contraceptifs oraux sont très limitées.
Aucune interaction pharmacocinétique n’a été observée par suite de l’administration d’une dose unique d’éthinylœstradiol (50 µg)/lévonorgestrel (250 µg) à six femmes recevant de l’acide valproïque (200 mg bid) depuis deux mois.
Phénobarbital
| EC | ↑ phénobarbital |
On a montré que le valproate inhibe le métabolisme du phénobarbital. C’est ainsi que l’administration concomitante d’acide valproïque (250 mg bid pendant 14 jours) et de phénobarbital (dose unique de 60 mg) chez six sujets en bonne santé a prolongé la demi-vie du phénobarbital de 50 % et fait chuter sa clairance plasmatique de 30 %. En présence de valproate, la fraction du phénobarbital excrété tel quel a augmenté de 50 %.
Ce phénomène peut provoquer une grave dépression du SNC, avec ou sans
augmentation significative des
concentrations plasmatiques de barbituriques ou de valproate. Il faut donc suivre de près les signes d’intoxication neurologiques chez tous les patients sous valproate qui reçoivent des barbituriques en concomitance. On recommande de mesurer les concentrations plasmatiques de barbituriques et, si possible, de réduire la posologie de ces agents au besoin.
Phénytoïne
| EC | ↑ phénytoïne |
Le valproate déplace la phénytoïne de ses sites de liaison à l’albumine plasmatique et inhibe son métabolisme hépatique. L’administration concomitante d’acide valproïque (400 mg tid) et de phénytoïne
(250 mg) à des volontaires en bonne santé (n = 7) a entraîné une augmentation de la fraction libre de la phénytoïne de 60 %. La clairance plasmatique totale et le volume apparent de distribution de cette dernière ont augmenté de 30 % en présence de valproate. La clairance et le volume apparent de distribution de la phénytoïne libre ont quant à eux diminué tous deux de 25 %.
Des cas de crises convulsives
perthérapeutiques ont été signalés chez des patients épileptiques ayant reçu l’association l’acide valproïque-phénytoïne. Il est donc pertinent d’ajuster la posologie de la phénytoïne si l’état clinique du patient le justifie.
Primidone
| T | ↑ phénobarbital |
La primidone étant métabolisée en un barbiturique (le phénobarbital), il est possible qu’elle interagisse avec l’acide valproïque de la même manière que les barbituriques, sinon de façon semblable.
Rifampine
| EC | ↓ valproate |
Dans le cadre d’une étude au cours de laquelle des patients ont reçu une dose unique d’acide valproïque (7 mg/kg) 36 heures après avoir reçu de la rifampine pendant cinq soirs (600 mg), la clairance orale du valproate a augmenté de 40 %. Il peut donc être nécessaire d’ajuster la posologie de l’acide valproïque en cas d’administration concomitante de rifampine.
Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS)
| ÉC | ↑ valproate |
Il semble que les ISRS inhibent le métabolisme de l’acide valproïque, aussi les concentrations du valproate sont-elles plus élevées que prévu.
Tolbutamide
| T | ↑ tolbutamide |
In vitro, la fraction libre de tolbutamide a augmenté de 20 % à 50 % après ajout de cet agent à des échantillons de plasma provenant de patients sous acide valproïque. La portée clinique de ce déplacement n’est pas connue.
Topiramate
| EC | Effet inconnu |
Hyperammoniémie
L’administration concomitante d’acide valproïque et de topiramate a été associée à des cas d’hyperammoniémie avec ou sans encéphalopathie (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Système
endocrinien et métabolisme, Troubles du cycle de l’urée, Hyperammoniémie et Hyperammoniémie et encéphalopathie associées à l’emploi concomitant de
topiramate).
Hypothermie
L’emploi concomitant de topiramate et d’acide valproïque a également été associé à de l’hypothermie chez des patients qui toléraient bien l’un ou l’autre médicament en monothérapie. Les concentrations sanguines d’ion ammonium doivent être mesurées chez les patients hypothermiques. Voir MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolisme, Hypothermie.
Warfarine
| T | Effet inconnu |
Dans une étude menée in vitro, le valproate a produit une augmentation de la fraction libre de warfarine allant jusqu’à 32,6 %. On ignore la portée clinique de ce phénomène, aussi recommande-t-on de surveiller les résultats des épreuves de la coagulation chez les patients sous anticoagulants qui commencent un traitement par l’acide valproïque.
La prudence est de mise en cas
d’administration d’acide valproïque chez des patients qui prennent des médicaments qui modifient la coagulation (voir EFFETS INDÉSIRABLES).
Zidovudine
| EC | ↑ zidovudine |
Chez six patients séropositifs au VIH, l’administration de valproate (250 mg ou 500 mg q8h) a entraîné une diminution de 38 % de la clairance de la zidovudine (100 mg q8h), mais n’a eu aucune incidence sur la demi-vie de cet agent.
Légende : ÉC = Étude de cas ; EC = Essai clinique ; T = Interaction théorique
Interactions médicament-aliments
L’administration de l’acide valproïque durant les repas ne devrait pas causer de problème clinique dans le traitement des épileptiques.
Interactions médicament-herbes médicinales
On n’a pas établi s’il existe une interaction entre ce médicament et les herbes médicinales.
Interactions médicament-épreuves de laboratoire
L’acide valproïque est éliminé en partie dans l’urine sous forme de métabolite contenant une fonction cétone, ce qui peut entraîner de faux résultats lors d’une épreuve de cétonurie.
Des cas de perturbation des épreuves de la fonction thyroïdienne ont été signalés en association avec l’acide valproïque ; la portée clinique de cette anomalie est inconnue.
Interactions médicament-mode de vie
Pour plus amples détails, reportez-vous à la section MISES EN GARDE ET PRÉCAUTIONS, Neurologie, Conduite automobile et occupations dangereuses.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Les patients qui reçoivent plusieurs antiépileptiques en association doivent être surveillés de près lorsqu’on ajoute ou qu’on supprime un médicament de leur schéma thérapeutique, ou encore lorsqu’on modifie la dose de l’un d’entre eux (voir INTERACTIONS
MÉDICAMENTEUSES).
Les concentrations sanguines de phénobarbital et(ou) de phénytoïne peuvent être modifiée au fur et à mesure qu’on augmente la dose d’acide valproïque (voir INTERACTIONS MÉDICAMENTEUSES).
Compte tenu du risque élevé de déclencher un état de mal épileptique compliqué d’hypoxie et de mettre la vie en danger, l’administration d’antiépileptiques ne doit pas être interrompue subitement chez les patientes souffrant de crises graves.
En règle générale, l’état clinique du patient et les concentrations plasmatiques de valproate doivent être surveillés de près lors de toute modification de la posologie ou de l’administration, de même que lorsque d’autres médicaments sont ajoutés ou retirés du schéma thérapeutique.
On recommande de surveiller les concentrations sériques de valproate lors de toute modification d’un traitement comprenant des agents qui induisent les enzymes microsomiales hépatiques (p. ex., la carbamazépine) ou qui interagissent avec le valproate (voir INTERACTIONS MÉDICAMENTEUSES).
Posologie chez les patients âgés
Compte tenu de la diminution de la clairance du valproate libre et de l’augmentation du risque de somnolence chez ces patients, il convient de réduire la dose initiale chez les patients âgés, et d’augmenter la posologie plus graduellement tout en suivant régulièrement la consommation de liquides et d’aliments, ainsi que les signes de déshydratation, de somnolence, d’infections urinaires et d’autres effets secondaires. On doit songer à réduire la dose, voire à interrompre l’administration de l’acide valproïque chez les patients qui présentent une réduction de l’apport alimentaire ou liquidien, ou encore une somnolence excessive. La dose thérapeutique optimale
doit être établie en fonction de la réponse clinique du patient (voir MISES EN GARDE ET PRÉCAUTIONS, Populations et cas particuliers, Personnes âgées (≥ 65 ans)).
Effets indésirables dose-dépendants
La fréquence des effets secondaires (en particulier la hausse des enzymes hépatiques et la thrombocytopénie) peut augmenter avec la dose. La probabilité de thrombocytopénie semble augmenter significativement à des concentrations de valproate total ≥ 110 µg/mL chez la femme ou ≥ 135 µg/mL chez l’homme (voir MISES EN GARDE ET PRÉCAUTIONS, Hématologie, Effets secondaires liés à la dose : thrombocytopénie). Par conséquent, les avantages que présente une meilleure maîtrise des convulsions doivent être mis en balance par rapport au risque d’augmentation de la fréquence des effets indésirables.
Dose recommandée et ajustement posologique
L’acide valproïque s’administre par voie orale. La dose initiale recommandée est de 15 mg/kg/jour, dose que l’on augmentera de 5 à 10 mg/kg/jour à intervalles d’une semaine, jusqu’à ce que les crises soient maîtrisées ou que des effets indésirables interdisent de poursuivre l’augmentation davantage.
La dose maximale recommandée est de 60 mg/kg/jour. Si la dose quotidienne totale dépasse les 250 mg, on administrera le médicament en doses fractionnées (voir le tableau II). Au lieu de deux capsules de 250 mg, on peut administrer une seule capsule entérosoluble de 500 mg.
Tableau II — Dose initiale en fonction du poids (d’après une posologie de 15 mg/kg/jour).
| Poids | Dose quotidienne totale (mg) | Nbre de capsules de 250 mg ou de cuillers à café de solution orale | |||
| kg | lb | Dose 1 | Dose 2 | Dose 3 | |
| 10 – 24,9 25 – 39,9 40 – 59,9 60 – 74,9 75 – 89,9 | 22 – 54,9 55 – 87,9 88 – 131,9 132 – 164,9 165 – 197,9 | 250 500 750 1000 1250 | 0 1 1 1 2 | 0 0 1 1 1 | 1 1 1 2 2 |
Taux sanguins thérapeutiques
Aucune corrélation étroite n’a été établie entre la dose quotidienne, la concentration sérique de valproate total et l’effet thérapeutique. Cependant, chez la plupart des patients épileptiques, la concentration plasmatique thérapeutique se situe entre 50 et 100 µg/mL (350 à 700 µmol/L). Chez certains patients toutefois, il faudra soit des concentrations plasmatiques inférieures, soit des concentrations supérieures à cet intervalle pour maîtriser les crises (voir MISES EN GARDE ET PRÉCAUTIONS).
Passage de l’acide valproïque au divalproex sodique
Les comprimés entérosolubles de divalproex sodique se dissocient en ion valproate dans le tractus gastro-intestinal. Les comprimés de divalproex sodique sont absorbés de manière uniforme et constante, mais en raison de l’enrobage entérosoluble, leur absorption prend une heure de plus que celle de l’acide valproïque.
La biodisponibilité des comprimés de divalproex sodique ordinaires et celle des comprimés à libération prolongée sont équivalentes à celle des capsules d’acide valproïque.
Le traitement par le divalproex sodique doit être amorcé à la même posologie quotidienne que celle de l’acide valproïque chez les patients qui recevaient déjà cet agent. Une fois le patient sous divalproex sodique stabilisé, un schéma posologique bid ou qid peut être utilisé chez certains patients choisis. Toute modification de la posologie du divalproex sodique ou des agents concomitants doit être accompagnée d’une surveillance accrue des concentrations plasmatiques de valproate et des autres agents, ainsi que de l’état clinique du patient.
Dose oubliée
Le patient ne doit pas cesser subitement de prendre son médicament, sans quoi ses convulsions risquent d’augmenter.
Le patient qui oublie une dose ne doit pas tenter de se rattraper en prenant deux fois plus de médicament la fois suivante mais poursuivre tout simplement son traitement en prenant la prochaine dose à l’heure habituelle et en s’efforçant de n’en plus oublier.
Administration
NOVO-VALPROIC peut être pris avec ou sans aliments.
En cas d’irritation gastro-intestinale, la prise du médicament avec des aliments peut être utile, de même que l’augmentation progressive de la posologie après l’administration d’une dose initiale faible. Il ne faut pas croquer les capsules, sans quoi une irritation locale de la bouche ou de la gorge peut survenir. La prise NOVO-VALPROIC pendant les repas ne devrait pas causer de problème clinique dans le traitement des patients épileptiques.
SURDOSAGE
Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région.
Le surdosage d’acide valproïque peut entraîner de la somnolence, un bloc cardiaque ou encore un coma profond. Bien que des décès aient été signalés, certains patients, qui présentaient des taux de valproate atteignant les 2120 µg/mL, se sont quand même rétablis.
Un compte rendu fait état d’un patient qui, après avoir ingéré 36 g d’acide valproïque en association avec du phénobarbital et de la phénytoïne, a sombré dans un coma profond. L’électroencéphalogramme montrait un ralentissement diffus, cadrant avec l’état de conscience du sujet. Le rétablissement s’est fait sans incident.
En cas de surdosage, la fraction de médicament non liée aux protéines est élevée ; l’hémodialyse seule ou l’hémodialyse associée à l’hémoperfusion peut donc permettre d’éliminer des quantités importantes du médicament. Les bienfaits du lavage gastrique ou des émétiques dépendent du temps écoulé depuis l’ingestion, et comme l’acide valproïque est absorbé très rapidement, l’utilité de cette mesure peut être limitée. En cas de surdosage, on administrera un traitement de soutien général en veillant surtout à prévenir l’hypovolhémie et à maintenir un débit urinaire adéquat.
Selon certains comptes rendus, la naloxone pourrait neutraliser l’effet dépresseur d’un surdosage d’acide valproïque sur le SNC. Cependant, comme la naloxone peut aussi, en théorie, contrer les propriétés anticonvulsivantes de l’acide valproïque, on ne doit l’utiliser qu’avec précaution chez les sujets souffrant d’épilepsie.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
NOVO-VALPROIC (acide valproïque) est un agent qui possède des propriétés anticonvulsivantes. Bien qu’on n’ait pas encore établi son mécanisme d’action et qu’on ignore ses effets sur la membrane des neurones, on pense que son activité résulte de l’augmentation des taux d’acide gamma-aminobutyrique (GABA) dans le cerveau.
Pharmacodynamie
Il n’existe pas de corrélation étroite entre la dose quotidienne, les taux sériques et l’effet thérapeutique. Dans le traitement de l’épilepsie, l’intervalle des concentrations plasmatiques thérapeutiques serait de 50 à 100 µg/mL (soit 350 à 700 µmol/L) de valproate total. L’état de certains patients peut cependant être maîtrisé avec des taux sériques inférieurs ou supérieurs à cet intervalle (voir POSOLOGIE ET ADMINISTRATION).
Pharmacocinétique
Absorption
L’acide valproïque est absorbé rapidement après administration par voie orale. En effet, après l’administration d’une dose orale unique, il ne faut qu’environ une à quatre heures pour que les concentrations sériques atteignent leur maximum. L’absorption du médicament prend un peu plus de temps lorsque l’agent est administré en même temps que les repas, mais la quantité totale absorbée demeure la même.
Distribution
L’acide valproïque se distribue rapidement dans l’ensemble de l’organisme et se lie abondamment (90 %) aux protéines plasmatiques humaines. L’augmentation de la dose d’acide valproïque peut toutefois entraîner une diminution du taux de liaison aux protéines ainsi qu’une modification plus ou moins prononcée de la clairance et de l’élimination du produit.
Liaison aux protéines
Le taux de liaison du valproate aux protéines dépend de la concentration, et la fraction libre augmente avec cette dernière, passant de 10 % à 40 µg/mL à 18,5 % à 130 µg/mL. La liaison aux protéines est plus faible chez les personnes âgées, chez les patients souffrant d’hépatopathie chronique, d’insuffisance rénale ou d’hyperlipidémie, et enfin chez ceux qui prennent d’autres médicaments (p. ex., acide acétylsalicylique). Réciproquement, le valproate peut déplacer de leur site de liaison d’autres médicaments déjà liés aux protéines plasmatiques (comme la phénytoïne, la carbamazépine, la warfarine ou le tolbutamide). Pour plus de détails sur les interactions pharmacocinétiques du valproate avec les autres médicaments, voir INTERACTIONS MÉDICAMENTEUSES.
Distribution dans le SNC
Dans le liquide céphalo-rachidien (LCR), la concentration de valproate est à peu près la même que celle de la fraction non liée dans le plasma (laquelle va de 7 % à 25 % de la concentration totale).
Métabolisme
Le valproate est métabolisé presque entièrement dans le foie. Chez les patients adultes qui ne reçoivent que ce médicament, 30 % à 50 % de la dose administrée se retrouve dans l’urine sous forme de glucuronoconjugué. L’autre voie métabolique majeure est la bêta-oxydation mitochondriale, responsable en moyenne du métabolisme de plus de 40 % de la dose. En règle générale, moins de 15 % à 20 % de la dose est éliminée par les autres voies oxydatives, et moins de 3 % de la dose administrée se retrouve intacte dans l’urine.
Étant donné que la liaison du valproate aux protéines plasmatiques est saturable, la relation entre la dose administrée et la concentration de valproate total n’est pas linéaire ; en effet, l’augmentation de la concentration plasmatique observée dans les faits est plus faible que celle que l’on noterait en cas de proportionnalité. Toutefois, en ce qui concerne la fraction non liée, la cinétique est linéaire.
Excrétion
La clairance plasmatique moyenne et le volume de distribution du valproate total sont respectivement de 0,56 L/h/1,73 m2 et de 11 L/1,73 m2. La clairance plasmatique moyenne et le volume de distribution du valproate libre sont respectivement de 4,6 L/h/1,73 m2 et de 92 L/1,73 m2. Ces valeurs approximatives s’appliquent principalement aux patients qui ne prennent pas d’agents susceptibles d’induire les enzymes hépatiques du métabolisme. En effet, chez les patients sous antiépileptiques inducteurs d’enzymes, tels que la carbamazépine, la phénytoïne ou le phénobarbital par exemple, l’élimination du valproate sera plus rapide. Par conséquent, compte tenu de la variation de l’élimination de l’acide valproïque en cas d’administration ou d’interruption d’un traitement comprenant des agents qui induisent les enzyme hépatiques, on recommande d’intensifier la surveillance des concentrations du valproate et des autres agents.
L’acide valproïque et ses métabolites sont éliminés principalement dans l’urine ; seule une quantité minime se retrouve dans les fèces, une autre fraction mineure étant excrétée par voie pulmonaire. Très peu d’acide valproïque inchangé se retrouve dans l’urine.
La demi-vie (t½) sérique de l’acide valproïque se situe généralement entre 6 et 16 heures. En règle générale, les valeurs proches de la limite inférieure de la plage mentionnée ci-dessus s’observent chez les patients qui prennent d’autres antiépileptiques susceptibles d’entraîner une induction enzymatique.
Populations et cas particuliers
Nouveau-nés/nourrissons
Au cours des deux premiers mois de leur existence, les nourrissons sont beaucoup moins en mesure que les enfants et les adultes d’éliminer le valproate. Ce phénomène résulte d’une réduction de la clairance du produit (peut-être en raison du fait que la glucuronyltransférase et les autres enzymes qui assurent le métabolisme du valproate ne sont pas encore pleinement opérationnelles) ainsi que d’une augmentation du volume de distribution (due en partie à la diminution du taux de liaison aux protéines plasmatiques). Dans une étude par exemple, la demi-vie observée chez des nouveau-nés de moins de 10 jours se situait entre 10 et 67 heures, tandis que chez des enfants de plus de 2 mois, la plage observée s’étendait de 7 à 13 heures.
Enfants
Chez les patients de 3 mois à 10 ans, la clairance du valproate exprimée en fonction du poids (c.-à-d. en mL/min/kg) est 50 % plus élevée que celle observée chez les adultes. Passé l’âge de 10 ans, les paramètres pharmacocinétiques observés chez les enfants avoisinent ceux que présentent les adultes.
Personnes âgées
Les personnes âgées (68 à 89 ans) éliminent elles aussi moins bien le valproate que les adultes (22 à 26 ans). En effet, la clairance intrinsèque du valproate accuse une réduction de 39 % chez ces patients, tandis que celle de la fraction libre augmente de 44 % (voir POSOLOGIE ET ADMINISTRATION).
Sexe
Il n’existe aucune différence entre la clairance de la fraction non liée (ajustée en fonction de la surface corporelle) observée chez les hommes (4,80 ± 0,17 L/h/1,73 m2) et celle observée chez les femmes (4,70 ± 0,07 L/h/1,73 m2).
Race
Les effets de la race sur la cinétique du valproate n’ont pas été étudiés.
Insuffisance hépatique
Pour des précisions concernant l’insuffisance hépatique et les décès associés, reportez-vous aux sections CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique, Hépatotoxicité grave ou mortelle.
Insuffisance rénale
Voir MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale, Insuffisance rénale.
Polymorphisme génétique
Données inexistantes.
CONSERVATION ET STABILITÉ
Conserver entre 15 ºC et 30 ºC. Ranger les doses unitaires entre 15 ºC et 25 ºC, à l’abri de l’humidité élevée.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
NOVO-VALPROIC (acide valproïque) à 250 mg est offert en capsules de gélatine molle de 8 min. de forme oblongue et de couleur orange renfermant 250 mg d’acide valproïque sous forme de liquide clair incolore. Flacons de 100 et 500 capsules et boîtes de 100 doses unitaires.
NOVO-VALPROIC (acide valproïque) à 500 mg est offert en capsules de gélatine molle de 11 min. de forme oblongue et de couleur jaune pâle renfermant 500 mg d’acide valproïque sous forme de liquide clair incolore. Flacons de 100 et 500 capsules.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Dénomination commune : Acide valproïque
Dénomination systématique : Acide 2-propylpentanoïque
Formule et masse moléculaires : C8H16O2 ; 144.21 g/mol
Formule développée : CH3CH2CH2CHCOOH
CH3CH2CH2
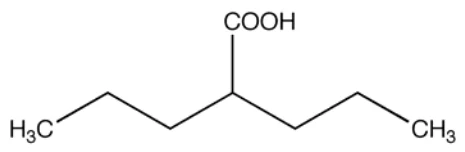
Propriétés physico-chimiques : Liquide clair incolore ou jaune pâle légèrement visqueux, l’acide valproïque est un acide carboxylique d’odeur caractéristique doté de propriétés anticonvulsivantes. Il est légèrement soluble dans l’eau et entièrement soluble dans l’hydroxyde de sodium 1N, le méthanol, l’éthanol, l’acétone, le chloroforme, le benzène, l’éther et le n-heptane. Sa solubilité dans l’acide chlorhydrique 0,1N est faible. Son pH est de 4,3 et son pKa, de 4,6.
ESSAIS CLINIQUES
Études de biodisponibilité comparatives
Les tableaux ci-dessous présentent une comparaison des paramètres pharmacocinétiques de deux préparations d’acide valproïque — NOVO-VALPROIC (acide valproïque) et DEPAKENE® (acide valproïque) — mesurés dans le cadre d’études de biodisponibilité comparatives à deux traitements au cours desquelles des sujets ont reçu une dose unique du médicament. Dans la première étude, les sujets ont reçu les produits sous forme de capsules à 250 mg. Dans les deux autres, les agents administrés à jeun (deuxième étude) ou non (troisième étude) consistaient en des capsules à 500 mg de l’une ou l’autre préparations.
Paramètres pharmacocinétiques de l’acide valproïque (en capsules de 250 mg).
| Moyenne géométrique Moyenne arithmétique (CV) | ||||
| Paramètre | Novo-Valproic | Depakene®** | Rapport des moyennes géométriques (%) | IC95 % |
| (2 x 250 mg) | (2 x 250 mg) | (%) | ||
ASCT (µg•h/mL) | 820,57 826,60 (12) | 796,32 807,68 (14) | 103 | 99,65 – 105,65 |
ASCI (µg•h/mL) | 845,56 855,26 (15) | 820,57 826,28 (14) | 103 | 99,49 – 107,68 |
Cmax (µg/mL) | 55,04 (8,00) | 51,17 (8,66) | 107 | 100,91 – 115,59 |
| tmax* (h) | 1,39 (0,87) | 1,83 (1,21) | — | — |
| t½*(h) | 14,57 (17,51) | 10,62 (2,77) | — | — |
* Les paramètres tmax et t½ ne sont présentés que sous forme de moyenne arithmétique (écart type).
** Capsules Depakene® de 250 mg (Laboratoires Abbott, Limitée, Canada) achetées au Canada.
Paramètres pharmacocinétiques de l’acide valproïque (en capsules de 500 mg) chez des sujets à jeun.
| Moyenne géométrique Moyenne arithmétique (CV) | ||||
| Paramètre | Novo-Valproic | Depakene®** | Rapport des moyennes géométriques (%) | IC95 % |
| (1 x 500 mg) | (1 x 500 mg) | (%) | ||
ASCT (µg•h/mL) | 871,91 886,67 (20) | 836,02 851,50 (21) | 104 | 100,06 – 108,70 |
| ASC(0-12h) (µg•h/mL) | 400,66 402,35 (10) | 387,82 390,34 (12) | 103 | 98,04 – 108,87 |
ASCI (µg•h/mL) | 916,80 933,68 (21) | 886,98 904,23 (21) | 103 | 99,45 – 107,42 |
Cmax (µg /mL) | 51,86 52,02 (7,8) | 55,11 55,42 (11) | 94 | 89,76 – 98,67 |
| tmax* (h) | 3,19 (1,10) | 2,94 (1,15) | — | — |
| t1/2* (h) | 14,75 (3,27) | 14,74 (2,71) | — | — |
* Les paramètres tmax et t½ ne sont présentés que sous forme de moyenne arithmétique (écart type). ** Capsules Depakene® de 500 mg (Laboratoires Abbott, Limitée, Canada) achetées au Canada.
Paramètres pharmacocinétiques de l’acide valproïque (en capsules à 500 mg) chez des sujets non à jeun.
| Moyenne géométrique Moyenne arithmétique (CV) | ||||
| Paramètre | Novo-Valproic | Depakene®** | Rapport des moyennes géométriques (%) | IC95 % |
| (1 x 500 mg) | (1 x 500 mg) | (%) | ||
ASCT (µg•h/mL) | 894,77 910,0 | 941,26 953,9 | 95 | 90,2 – 100,2 |
| ASC(0-12h) (µg•h/mL) | 208,99 217,2 | 258,22 155,0 | 81 | 15,7 – 143,6 |
ASCI (µg•h/mL) | 938,37 955,8 | 1001,5 1019,5 | 94 | 88,6 – 99,0 |
Cmax (µg/mL) | 47,38 48,51 | 52,41 53,01 | 90 | 80,2 – 102,0 |
| tmax* (h) | 9,75 | 14,44 | — | — |
| t1/2* (h) | 14,46 | 14,95 | — | — |
* Les paramètres tmax et t½ ne sont présentés que sous forme de moyenne arithmétique (écart type). ** Capsules Depakene® de 500 mg (Laboratoires Abbott, Limitée, Canada) achetées au Canada.
PHARMACOLOGIE DÉTAILLÉE
Chez l’animal
L’acide valproïque, a-t-on montré chez diverses espèces animales, est efficace contre plusieurs types de convulsions induites par une stimulation électrique ou chimique, p. ex., par un électrochoc maximal, un électrochoc de faible fréquence, la privation de CO2, le pentylènetétrazole, le cobalt, le bémégride, la bicuculline ou le l-glutamate. Plusieurs formes de convulsions induites par un stimulus lumineux ou sonore sont également bloquées de manière efficace par l’acide valproïque.
Chez l’animal de laboratoire, l’administration de doses d’acide valproïque de 175 mg/kg ou moins n’a eu aucun effet sur la locomotion ou la réponse conditionnelle au renforcement positif.
L’administration de doses supérieures à 175 mg/kg a inhibé le comportement conditionnel et spontané chez la souris et le rat et a perturbé la coordination des pattes arrière chez le rat. Une suppression des potentiels cérébraux spontanés et évoqués a également été démontrée à ces doses élevées.
À raison de 175 mg/kg ou moins, l’acide valproïque n’a eu que peu ou pas d’effet sur le système nerveux autonome, la fonction cardiovasculaire, la fonction respiratoire, la température corporelle, les réponses inflammatoires, la contraction des muscles lisses ou l’activité rénale. L’administration de doses intraveineuses de 22, 43 et 86 mg/kg a causé une diminution très transitoire de la tension artérielle chez l’animal, suivie d’une hausse compensatoire.
L’administration aiguë de doses de valproate de sodium injectable de plus de 200 mg/kg a réduit l’activité et causé de l’ataxie, de la dyspnée, de la prostration et des décès chez le rat et la souris.
TOXICOLOGIE
Les premiers tests effectués chez les animaux ont été faits avec du valproate sodique, tandis que la plupart des études récentes ont plutôt utilisé l’acide valproïque. Le facteur de conversion est tel, qu’à 100 mg de valproate sodique correspondent 87 mg d’acide valproïque. Les posologies ci-après mentionnées sont indiquées en fonction de la teneur en acide valproïque.
Toxicité aiguë
La toxicité aiguë de l’acide valproïque a été déterminée chez diverses espèces animales pour les voies orale, intraveineuse, intrapéritonéale et sous-cutanée. Chez les rats et les chiens adultes, la DL50 orale est d’environ 1 à 2 g/kg. La toxicité était semblable chez les deux sexes, mais elle a eu tendance à être plus prononcée chez les nouveau-nés et chez les ratons de 14 jours que chez les jeunes rats adultes. Les signes de toxicité étaient ceux de la dépression du système nerveux central. Les seules lésions observées dans des organes spécifiques consistaient en des débris cellulaires dans le tissu réticuloendothélial et une légère dégénérescence lipidique du foie.
L’administration de doses orales élevées (> 500 mg/kg) a produit une irritation du tractus gastro-intestinal chez le rat.
Chez la souris mâle adulte, la DL50 orale de divalproex sodique s’est élevée à 1,66 g/kg (ce qui équivaut à environ 1,54 g/kg d’acide valproïque).
Des comprimés entérosolubles pulvérisés de divalproex sodique (en quantité équivalente à 250 mg d’acide valproïque) en suspension dans une solution de méthylcellulose à 0,2 % ont été administrés par voie orale à des souris et des rats des deux sexes (10/sexe/groupe) en doses allant de 1,74 à 4,07 g/kg. Dans ces conditions, la DL50 a été estimée à 2,06 – 2,71 g/kg. Aucune différence constante liée au sexe des animaux ou à l’une ou l’autre espèces en particulier n’a été observée.
Des signes de dépression du système nerveux central tels que diminution de l’activité, ataxie et sommeil ont été observés. À l’autopsie, seules 2 rates ayant reçu 2,71 g/kg et mortes rapidement ont présenté une altération de la couleur et(ou) un épaississement de la muqueuse glandulaire.
Aucun effet toxicologique significatif n’a été signalé par suite de l’administration, pendant au moins quatre semaines consécutives, de doses allant jusqu’à 240 mg/kg/jour chez des rats adultes
et jusqu’à 120 mg/kg/jour chez des chiens adultes. Toutefois, chez les rats ayant reçu 240 mg/kg/jour, la réduction significative du poids des testicules et de la numération leucocytaire a été considérée comme une preuve de subtile toxicité due au valproate de sodium injectable. Par conséquent, la dose la plus élevée considérée comme non toxique a été estimée à 90 mg/kg/jour chez le rat et à 120 mg/kg/jour chez le chien.
La toxicité intraveineuse aiguë d’une préparation injectable de valproate de sodium contenant l’équivalent de 100 mg/mL d’acide valproïque a été évaluée chez la souris et le rat des deux sexes. À cet effet, des groupes de souris et de rats au nombre de 5 animaux de chaque sexe par groupe ont reçu des doses allant de 0,5 à 9,0 mL/kg (50 à 900 mg/kg de valproate). Aucun signe de toxicité manifeste n’a été observé chez les rats et les souris ayant reçu 0,5 mL/kg (50 mg/kg de valproate). Les valeurs de DL50 pour la solution test chez les souris et les rats (données combinées pour les deux sexes) étaient de 7,3 et 7,0 mL/mg (730 et 700 mg/kg de valproate) respectivement.
Toxicité subaiguë et toxicité chronique
Les études sur la toxicité subaiguë et la toxicité chronique menées chez le rat et le chien ont duré respectivement 1, 3, 6 et 18 mois et 3, 6 et 12 mois. Les altérations pathologiques observées comprenaient une suppression du système hématopoïétique, un appauvrissement des lymphocytes dans les tissus lymphoïdes et la perte de cellules de l’épithélium germinal des tubules séminifères. Réduction de la spermatogenèse et atrophie testiculaire ont été constatées chez les animaux ayant reçu des doses supérieures à 90 mg/kg/jour dans le cas des chiens et à 350 mg/kg/jour dans le cas des rats. Chez les rats, le premier signe de toxicité à la dose de 350 mg/kg/jour a été une diminution de la consommation de nourriture et de la croissance.
Pouvoir mutagène et pouvoir carcinogène
Pouvoir mutagène
Le valproate n’a pas produit de mutations dans un essai bactérien in vitro (test de Ames), n’a pas eu d’effet létaux dominants chez la souris et n’a pas entraîné d’augmentation de la fréquence d’aberrations chromosomiques dans une étude cytogénétique menée in vivo chez le rat. Une augmentation de la fréquence d’échanges de chromatides sœurs a été signalée dans une étude menée chez des enfants épileptiques recevant du valproate, mais cette association n’a pas été observée dans une autre étude, menée chez des adultes. Certains éléments tendent à montrer que l’augmentation de la fréquence d’échanges de chromatides sœurs pourrait être associée à l’épilepsie. La portée biologique de cette augmentation n’est pas connue.
Pouvoir carcinogène
Pendant 107 semaines, 200 rats ont reçu de l’acide valproïque par le biais de leur alimentation. Durant la période de traitement, les doses moyennes reçues ont été les suivantes : 81 mg/kg/jour (mâles) et 85 mg/kg/jour (femelles) dans le groupe à dose faible et 161 mg/kg/jour (mâles) et 172 mg/kg/jour (femelles) dans le groupe à dose élevée (soit environ 10 % à 50 % de la dose quotidienne maximale [en mg/m2] employée chez l’homme). Les animaux témoins ont reçu de l’huile de maïs, dans leur alimentation également. La principale manifestation observée dans cette étude a été une augmentation de la fréquence de fibrosarcomes cutanés chez les mâles du
groupe à dose élevée. Pareils néoplasmes ont cependant aussi été observés dans les autres groupes, au nombre de deux dans le groupe à dose faible, de 5 dans le groupe à dose élevée et de 0 chez les témoins mâles. Les fibrosarcomes sont relativement rares chez le rat et surviennent généralement chez moins de 3 % des animaux.
De l’acide valproïque a également été administré par voie alimentaire à des souris, à raison de 81 et 163 mg/kg/jour pendant près de 19 mois dans le cas des femelles et à raison de 80 et 159 mg/kg/jour pendant près de 23 mois chez les mâles. Dans le cas des mâles, des adénomes bronchoalvéolaires ont eu fortement tendance à se développer en fonction de la dose reçue par les animaux et, après ajustement des données en fonction du moment du décès, la fréquence observée dans le groupe à forte dose s’est avérée nettement plus élevée que dans les autres groupes.
Selon la méthode utilisée pour l’analyse statistique, on a également observé une augmentation significative ou presque significative de la fréquence de carcinomes et(ou) d’adénomes hépatocellulaires pour les observations correspondantes. Les résultats de ces deux études indiquent que l’acide valproïque est un carcinogène ou « activateur » faible chez le rat et la souris. Pour le moment, la portée de ces observations n’est pas connue chez l’homme.
Reproduction et tératologie
Des études menées chez le rat ont montré que le médicament traverse le placenta. L’administration de doses supérieures à 65 mg/kg/jour chez le rat, la souris et le lapin a produit une augmentation de la fréquence d’anomalies osseuses des côtes, des vertèbres et du palais.
L’administration de doses supérieures à 150 mg/kg/jour à des lapines gravides a produit des résorptions fœtales et (principalement) des anomalies des tissus mous chez les petits.
Chez le rat, un retard dose-dépendant a été constaté dans le début de l’accouchement. Le médicament a eu une incidence négative sur la croissance et la survie des petits après la naissance, en particulier lorsque son administration a eu lieu pendant toute la durée de la gestation et pendant le début de l’allaitement. Embryolétalité ou anomalies majeures du développement ont été observées chez le rat et le lapin aux doses de 350 mg/kg/jour.
Très peu de petits nés de mères ayant reçu des doses élevées ont survécu, mais le taux de survie s’est amélioré lorsque ces derniers ont été mis en présence de mères du groupe témoin peu après leur naissance.
Fécondité
Des études sur la toxicité chronique menées chez des rats et des chiens, certains jeunes et d’autres adultes, ont montré une réduction de la spermatogenèse et une atrophie testiculaire chez les rats ayant reçu des doses ≥ 400 mg/kg/jour (soit environ ≥ 100 % de la dose quotidienne maximale [en mg/m2] employée chez l’homme) et chez les chiens ayant reçu des doses ≥ 150 mg/kg/jour (soit environ 1,4 fois la dose quotidienne maximale [en mg/m2] employée chez l’homme). Le premier volet des études menées chez le rat a révélé que l’administration de doses
allant jusqu’à 350 mg/kg/jour (soit environ 100 % de la dose quotidienne maximale [en mg/m2] employée chez l’homme) pendant 60 jours n’avait aucun effet sur la fécondité.
On ignore l’effet du valproate sur le développement testiculaire, la spermatogenèse et la fécondité chez l’être humain.
RÉFÉRENCES
- 1.
Godin Y, Heiner L, Mark J, Mandel P. Effects of di-n-propyl-acetate, An Anticonvulsive
Compound on GABA Metabolism. J. Neurochem. 1969;16:869.
- 2.
Simler S, Ciesielski L, Maitre M. Effects of Sodium n-dipropyl-acetate on Audiogenic
Seizures and Brain Aminobutyric Acid Level. Biochem. Pharmacol. 1973;22:1701.
- 3.
Gugler R, Schell A, Froscher W, Schulz HU. Oral Disposition of Valproic Acid
Following Single and Multiple Doses. Arch. Pharmacol. 1977;297(Suppl. 2):R62.
- 4. Eadie MJ. Plasma Level Monitoring of Anticonvulsants. Clin Pharmacokinet. 1976;1:52.
- 5.
Gram L, Wulff K, Kasmussen KE, Flachs H, Wuertz-Jorgensen A, Somerbeck KW,
Lohren V. Valproate Sodium: A Controlled Clinical Trial Including Monitoring of Drug Levels. Epilepsia. 1977;18:141.
- 6.
Benoit JM, Besson JM, Bivot JB, Aleonard P. Effects of Na Dipropylacetate (DPA) on
Dorsal Root Potentials Induced by Cortical Seizures. J. Pharmacol. 1971;2:23.
- 7.
Frey HH, Loscher W. Di-n-propyl-acetic Acid. Profile of Anticonvulsant Activity in
Mice. Arzneim-Forsch. 1976;26:299.
- 8.
Kupferberg H, Lust WD, Penry JK. Anticonvulsant Activity of Dipropylacetic acid
(DPA) in Relation to GABA and CGMP Brain Levels in Mice. Fed. Proc. 1975;34:283.
- 9.
Misslin R, Ropartz PH, Mandel P. The Effects of n-dipropylacetate on the Acquisition of
Conditioned Behaviour with Negative Reinforcement in Mice. Psychopharmacologie. 1975;44:263.
- 10.
Pinder PM, Brogden RN, Speight TM, Avery GS. Sodium Valproate: A Review of its
Pharmacological Properties and Therapeutic Efficacy in Epilepsy. Drugs. 1977;13:81.
- 11.
Shearer DE, Fleming DE, Bigler ED, Wilson CE. Suppression of Photically Evoked
After-discharge Bursting Following Administration of Anticonvulsants in Waking Rats, Pharmacol. Biochem. Behav. 1974;2:839.
- 12.
Shuto K, Nishigaki T. The Pharmacological Studies on Sodium Dipropylacetate
Anticonvulsant Activities and General Pharmacological Actions. Oyo Yakuri (Pharmacometrics). 1970;4:937.
- 13.
Simon D, Perry JK. Sodium di-n-propylacetate (DPA) in the Treatment of Epilepsy. A
Review. Epilepsia. 1975;16:549.
- 14.
Robert E, Guibaud P. Maternal Valproic Acid and Congenital Neural Tube Defects. The
Lancet 2(8304):October 23, 1982;937.
- 15.
Shakir RA. Comparison of Sodium Valproate and Phenytoin as Single Drug Treatment in
Epilepsy. Epilepsia. 1981;22:27-33.
- 16.
Shakir RA. Comparative Trial of Falproate Sodium and Clonazepam in Chronic
Epilepsy. Arch Neurol. 1979;36:301-304.
- 17. Turnbull DM, Rawlins MD, Weightman D, Chadwick DW. A Comparison of Phenytoin and Valproate in Previously Untreated Adult Epileptic Patients. J. Neurol Neurosur. Psychiat. 1982;45:55-59.
- 18.
Gugler R, vonUnruh GE. Clinical Pharmacokinetics of Valproic Acid. Clinical
Pharmacokinetics. 1980;5:67-83.
- 19. Cramer JA, Mattson RH. Valproic Acid: In Vitro Plasma Protein Binding and Interaction with Phenytoin. Ther. Drug. Monit. 1979;1(1):105-116.
- 20.
Bowdle TA, Patel JH, Levy RH. Valproic Acid Dosage and Plasma Protein Binding and
Clearance. Clin. Pharmacol. Ther. 1980;28(4):487-492.
- 21.
Gram L, Flachs H. Sodium Valproate, Serum Level and Clinical Effect in Epilepsy: A
Controlled Study. Epilepsia. 1979;20:303-312.
- 22.
Kapetamovic IM, Kupferberg HJ. Inhibition of Microsomal Phenobarbital Metabolism of
Valproic Acid. Biochem. Pharmacol. 1981;30(11):1361-1363.
23 Patel IH, Levy RH. Phenobarbital - Valproic Acid Interaction. Clin. Pharmacol.
Ther.1979;27(4):515-521.
- 24.
Bruni J, Wilder BJ. Valproic Acid and Plasma Levels of Phenobarbital. Neurol.
1980;30:94-97.
- 25. Pinder PM, Brogden RN. Sodium Valproate: A Review of Its Pharmacological Properties and Therapeutic Efficacy in Epilepsy. Drugs. 1977;B:81-123.
- 26.
Millet Y, Sinty JM. Problems Created by Combining Phenobarbital and Sodium
Dipropylacetate Therapeutically: Case Report. Europ. Toxicol. 1976;9(6)6:381-383.
- 27.
Rai PV. Acute Intoxication During a Combined Treatment of Sodium Valproate and
Phenobarbitone. In: Meinardi H and Rowan AJ, editors. Advances in epileptology, Swets Zertlinger, Amsterdam, pp. 366-369, 1978.
- 28.
Monographie de Depakene®, Abbott Laboratories Limitée, Ville Saint-Laurent, Québec,
Date de révision : 10 septembre 2010.
- 29. Étude de biodisponibilité comparative des capsules d’acide valproïque à 250 mg chez des volontaires. Études terminée le 18 mai 1990. Données internes de Teva Canada Limitée.
- 30. Étude de biodisponibilité comparative des capsules d’acide valproïque à 500 mg chez des volontaires. Études terminée le 6 décembre 1990. Données internes de Teva Canada Limitée.