


Monographie de produit - Nuceiva
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » | 12/2022 |
| 13 INFORMATIONS PHARMACEUTIQUES | 08/2024 |
TABLE DES MATIÈRES
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ........................................... 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ........................ 4
1 INDICATIONS ................................................................................................................. 4
1.1 Enfants ................................................................................................................ 4 1.2 Personnes âgées ................................................................................................. 4
2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ...................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques ............................................................................... 5 4.2 Dose recommandée et modification posologique ................................................. 5 4.3 Reconstitution ...................................................................................................... 5 4.4 Administration ...................................................................................................... 5
5 SURDOSAGE ................................................................................................................. 7
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE 7
7 MISES EN GARDE ET PRÉCAUTIONS ......................................................................... 7
7.1 Populations particulières .................................................................................... 10 7.1.1 Femmes enceintes .........................................................................................10 7.1.2 Allaitement .....................................................................................................10 7.1.3 Enfants ...........................................................................................................10 7.1.4 Personnes âgées ...........................................................................................10
8 EFFETS INDÉSIRABLES ............................................................................................. 10
8.1 Aperçu des effets indésirables ........................................................................... 10 8.2 Effets indésirables observés dans les essais cliniques ...................................... 11 8.5 Effets indésirables observés après la mise en marché ....................................... 12
9 INTERACTIONS MÉDICAMENTEUSES ....................................................................... 13
9.2 Aperçu des interactions médicamenteuses ........................................................ 13 9.3 Interactions médicament-comportement ............................................................ 13 9.4 Interactions médicament-médicament ................................................................ 13 9.5 Interactions médicament-aliment ....................................................................... 14 9.6 Interactions médicament-plante médicinale ....................................................... 14 9.7 Interactions médicament-tests de laboratoire ..................................................... 14
10 PHARMACOLOGIE CLINIQUE .................................................................................... 14
10.1 Mode d’action .................................................................................................... 14 10.2 Pharmacodynamie ............................................................................................. 15 10.3 Pharmacocinétique ............................................................................................ 15
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT.......................................................... 15
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ............................................ 15
PARTIE II : INFORMATIONS SCIENTIFIQUES ....................................................................... 15
13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 15
14 ESSAIS CLINIQUES ..................................................................................................... 16
14.1 Conception de l’essai et caractéristiques démographiques de l’étude ................ 16 14.2 Résultats de l’étude ........................................................................................... 17
15 MICROBIOLOGIE ......................................................................................................... 18
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 18
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ......................................... 20
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
NUCEIVA prabotulinumtoxinA injectable est indiqué pour :
- L’amélioration temporaire de l’apparence des sillons intersourciliers (aussi appelés rides de la glabelle) modérés à sévères chez les adultes < 65 ans.
1.1 Enfants
Enfants (< 18 ans) : Nuceiva n’est pas recommandé chez les enfants.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Les données cliniques chez des sujets de 65 ans ou plus sont limitées. Aucune modification posologique n’est nécessaire chez les personnes âgées.
2 CONTRE-INDICATIONS
Nuceiva est contre-indiqué chez les patients :
- qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section Formes posologiques, concentrations, composition et emballage;
- qui présentent une infection ou une inflammation au point d’injection envisagé.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
- PROPAGATION À DISTANCE DE L’EFFET DE LA TOXINE : L’effet de Nuceiva et de tous les produits à base de toxine botulinique peut se propager à partir du point d’injection et produire des symptômes correspondant à l’effet de la toxine botulinique. Ces symptômes ont été signalés des heures, voire des semaines, après une injection. La difficulté à avaler et à respirer peut entraîner la mort et des décès ont été signalés. Le risque d’apparition de ces symptômes est probablement plus élevé chez les enfants traités pour spasticité, mais ils peuvent également apparaître chez des adultes souffrant d’une pathologie sous-jacente les prédisposant à de tels symptômes.
- Les unités sur lesquelles la posologie se fonde correspondent spécifiquement à la mesure de l’activité de la toxine qui est unique à la formulation de Nuceiva d’EVOLUS. Les unités utilisées pour décrire l’activité de Nuceiva sont donc différentes de celles utilisées pour décrire les autres préparations de toxine botulinique et les unités qui décrivent l’activité de Nuceiva ne sont pas interchangeables avec celles utilisées pour d’autres produits.
- Nuceiva doit être administré uniquement par des médecins qualifiés et expérimentés dans l’utilisation des toxines botuliniques.
Respecter la posologie et la fréquence d’administration recommandées pour Nuceiva (voir
MISES EN GARDE ET PRÉCAUTIONS, Généralités et POSOLOGIE ET ADMINISTRATION).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Injection par voie intramusculaire uniquement
- Les unités d’activité de Nuceiva sont propres à la préparation et à la méthode de test utilisée. Elles ne sont pas interchangeables avec celles d’autres préparations de toxine botulinique et, par conséquent, les unités d’activité biologique de Nuceiva ne peuvent pas être comparées aux unités de toute autre toxine botulinique évaluée selon une autre méthode de test ni être converties dans ces unités.
- Le traitement ne doit pas être administré à une dose ou à une fréquence supérieure à celle recommandée.
- Nuceiva ne doit pas être injecté plus fréquemment que tous les trois mois.
4.2 Dose recommandée et modification posologique
Sillons intersourciliers
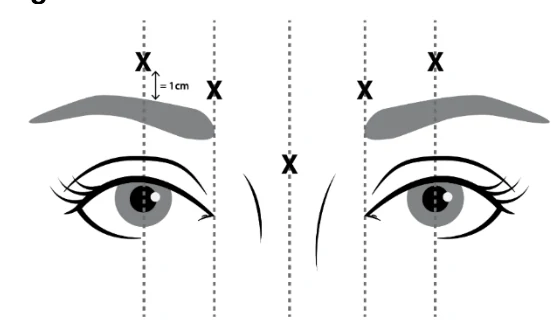
Quatre (4) unités doivent être injectées par voie intramusculaire à chacun des cinq points d’injection suivants : 2 injections dans chacun des muscles sourciliers et 1 injection dans le muscle pyramidal, soit une dose totale de 20 unités (voir la figure 1).
En général, Nuceiva induit une dénervation chimique des muscles deux jours après l’injection, dont l’effet s’accentue au cours des deux premières semaines.
4.3 Reconstitution
Chaque flacon de 100 unités de Nuceiva doit être reconstitué avec 2,5 ml de sérum physiologique stérile à 0,9 % sans agent de conservation. Selon le tableau de dilution ci-dessous, il faut prélever 2,5 ml de la solution injectable de chlorure de sodium à 0,9 % dans une seringue stérile et la mélanger dans le flacon pour obtenir une solution reconstituée d’une concentration de 4 unités par 0,1 ml.
Tableau 1. Reconstitution
| Format du flacon | Volume de diluant à ajouter au flacon | Concentration nominale par ml |
| Flacon de 100 unités | 2,50 ml | 4 unités par 0,1 ml |
Injecter lentement le diluant dans le flacon. Jeter le flacon si le diluant ne peut pas être aspiré dans le flacon. Mélanger Nuceiva avec la solution saline en faisant tourner le flacon lentement.
Une fois reconstitué, Nuceiva doit être conservé au réfrigérateur à une température de 2 °C à 8 °C et utilisé dans les 24 heures. Ne pas congeler Nuceiva après reconstitution. Jeter le flacon et l’aiguille conformément à la réglementation locale.
4.4 Administration
Les rides de la glabelle proviennent de l’activité des muscles sourciliers et orbiculaires. Ces muscles déplacent le sourcil de façon médiale et le muscle pyramidal et le muscle abaisseur sourcilier tirent le sourcil vers le bas. Cela crée un froncement ou plissement du front. La situation, la taille et l’utilisation des muscles peuvent varier d’une personne à l’autre. Des rides induites par l’expression du visage apparaissent perpendiculairement au sens d’action des muscles faciaux qui se contractent.
Les médecins qui utilisent Nuceiva doivent connaître l’anatomie neuromusculaire ou orbitaire pertinente et toute modification apportée à l’anatomie lors d’interventions chirurgicales antérieures.
Pour réduire l’incidence de ptose des paupières, suivre les conseils ci-dessous :
- Éviter les injections à proximité du muscle releveur de la paupière supérieure, notamment chez les patients dotés d’importants complexes musculaires abaisseurs des sourcils.
- Placer les injections dans le muscle sourcilier latéral à au moins 1 cm au-dessus de l’arcade sourcilière;
- Ne pas injecter la toxine à moins de 1 centimètre du sourcil central.
- S’assurer que la dose ou le volume injecté est convenable et le/la maintenir à un minimum si possible.
- Il n’est pas recommandé d’utiliser un flacon pour plus d’une séance d’injection ou pour plus d’un patient puisque le produit et le diluant ne contiennent aucun agent de conservation.
Après la reconstitution (voir ci-dessous), on peut laisser l’aiguille utilisée dans le flacon et prélever la quantité de solution requise avec une nouvelle seringue stérile pour injection, de préférence une seringue à tuberculine d’une capacité de 1 ml. Prélever au moins 0,5 ml de la toxine reconstituée conformément aux indications et expulser toute bulle d’air présente dans le corps de la seringue. Détacher la seringue et y attacher une aiguille stérile de calibre 30.
Injecter une dose de 0,1 ml (4 unités) par voie intramusculaire à chacun des 5 points d’injection, soit dans le centre inféromédial et supérieur de chaque muscle sourcilier et 1 dans l’axe médian du muscle pyramidal, pour une dose totale de 20 unités (voir la figure 1).
Les flacons de Nuceiva sont à usage unique. Il faut jeter le reste de la solution.
Figure 1.
5 SURDOSAGE
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
Des doses trop élevées de Nuceiva entraînent une faiblesse neuromusculaire accompagnée de divers symptômes. Une assistance respiratoire peut s’avérer nécessaire lorsque des doses trop élevées causent une paralysie des muscles respiratoires. En cas de surdosage, le patient doit être suivi par un médecin pour détecter tout symptôme de grande faiblesse musculaire ou de paralysie musculaire. Un traitement symptomatique peut être nécessaire.
En général, les symptômes de surdosage ne se manifestent pas immédiatement après l’injection. En cas d’injection accidentelle ou d’ingestion orale, la personne doit faire l’objet d’un suivi médical pendant plusieurs semaines pour détecter tout signe ou symptôme de grande faiblesse musculaire ou de paralysie.
En cas d’intoxication par la toxine botulinique, réelle ou présumée, communiquer avec le service d’hygiène local pour faire une demande d’antitoxine et en notifier la société. L’antitoxine ne neutralisera cependant pas les effets induits par la toxine botulinique qui se sont déjà manifestés avant l’administration de l’antitoxine.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET
EMBALLAGE
Tableau
2. Formes posologiques, concentrations, composition et emballage
Chaque flacon de Nuceiva contient 100 unités d’un complexe de neurotoxine botulinique de type A, 0,5 mg de sérum-albumine humaine et 0,9 mg de chlorure de sodium. Il s’agit d’une poudre séchée sous vide stérile, sans agent de conservation.
Les rabats supérieur et inférieur de la boîte de Nuceiva sont dotés d’un sceau d’inviolabilité. Les flacons de Nuceiva sont recouverts d’un film holographique. Pour voir l’hologramme, faire tourner le flacon dans une direction avant-arrière entre les doigts sous une lampe de bureau ou sous une source de lumière fluorescente. Si le sceau d’inviolabilité n’est pas intact et n’est pas présent des deux côtés de la boîte, ou si l’hologramme n’est pas visible, ne pas utiliser le produit.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter « ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » de la section 3.
Généralités
Utiliser Nuceiva en respectant le mode d’emploi. Nuceiva ne doit pas être injecté plus fréquemment que tous les trois mois. Respecter la posologie propre à l’indication ainsi que les
Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Intramusculaire | Poudre stérile séchée sous vide pour reconstitution; 100 unités par flacon | Sérum-albumine humaine, chlorure de sodium |
recommandations d’administration.
Ne pas utiliser les recommandations posologiques et les unités d’activité qui s’appliquent à d’autres toxines botuliniques lors de l’utilisation de Nuceiva. Ne pas dépasser la dose et la fréquence d’administration recommandées de Nuceiva.
L’utilisation sûre et efficace de Nuceiva dépend des conditions d’entreposage du produit, de la sélection de la bonne dose, de la reconstitution et de la technique d’injection.
Il convient de faire preuve de prudence lors de l’administration de Nuceiva aux patients atteints de troubles de la jonction neuromusculaire ou en présence d’une grande faiblesse ou d’une atrophie du muscle cible et aux patients présentant des temps de saignement prolongés, ayant subi des modifications chirurgicales de l’anatomie faciale, présentant une asymétrie faciale marquée, une inflammation aux points d’injection, une ptose, un dermatochalasis important, des cicatrices dermiques profondes ou une peau grasse et épaisse.
L’action pharmacologique attendue de la toxine botulinique dans le tissu musculaire est une faiblesse musculaire locale. De très rares cas de faiblesse musculaire dans une région éloignée du point d’injection et d’autres effets indésirables graves ont été signalés pour les applications esthétiques. Les signes ou symptômes progressifs de faiblesse musculaire dans une région éloignée du point d’injection peuvent inclure la ptose et la diplopie, ainsi que d’autres effets indésirables graves, y compris des troubles de la déglutition et de la parole.
Les patients qui ont des antécédents de troubles neurologiques sous-jacents, de dysphagie ou d’aspiration sont plus susceptibles de présenter ces effets et doivent être traités avec une prudence extrême. Chez ces patients, la toxine botulinique ne doit être administrée que sous la supervision d’un spécialiste et uniquement si les avantages du traitement l’emportent sur les risques.
Il est conseillé aux patients ou aux proches aidants de consulter immédiatement un médecin si des troubles de la déglutition, de la parole ou des voies respiratoires surviennent.
Ce produit contient de la sérum-albumine humaine, un produit dérivé du sang humain. Grâce à des pratiques de sélection des donneurs et des procédés de fabrication efficaces, le risque de transmission de maladies virales est extrêmement faible. Le risque théorique de transmission de la maladie de Creutzfeldt-Jakob (MCJ) est également jugé extrêmement faible. Aucun cas connu de transmission de maladies virales ou de MCJ n’a été attribué à la sérum-albumine humaine.
Cancérogenèse et mutagenèse
Aucune étude n’a été menée sur des animaux pour évaluer le potentiel carcinogène et génotoxique de Nuceiva.
Appareil cardiovasculaire
Des événements indésirables touchant le système cardiovasculaire, mortels dans certains cas, ont été signalés à la suite de l’administration d’autres toxines botuliniques, y compris l’arythmie et l’infarctus du myocarde. Certains de ces patients présentaient des facteurs de risque, notamment une maladie cardiovasculaire préexistante. Il convient de faire preuve de prudence lors de l’administration du produit chez des patients atteints d’une maladie cardiovasculaire préexistante.
Système immunitaire
Comme c’est le cas pour tous les produits biologiques, une réaction anaphylactique peut survenir. Prendre les précautions nécessaires et toujours avoir de l’adrénaline à portée de main. De rares cas de réactions d’hypersensibilité graves ou immédiates, comme une anaphylaxie et une maladie sérique, ont été signalés, ainsi que d’autres manifestations d’hypersensibilité, comme de l’urticaire, un œdème des tissus mous et une dyspnée.
Le traitement par toxines botuliniques peut provoquer la formation d’anticorps pouvant réduire l’efficacité des traitements ultérieurs en désactivant l’activité biologique de la toxine. Les résultats de certaines études suggèrent que les injections de toxine botulinique à des doses trop fréquentes ou trop élevées peuvent accroître l’incidence de formation d’anticorps.
La présence d’anticorps antibotuliques chez des sujets recevant Nuceiva a été évaluée dans le cadre de deux études de phase III à dose unique (EV-001 et EV-002) et d’une étude de phase II à doses multiples (EV-006). Aucun cas de séroconversion n’a été signalé pour Nuceiva. Un sujet qui avait des antécédents d’exposition à la toxine botulinique et a obtenu un résultat positif au début de l’étude n’a pas répondu au traitement.
La détection des anticorps est étroitement liée à la sensibilité et à la spécificité du test. En outre, l’incidence de la positivité à l’égard des anticorps lors d’un test peut être influencée par plusieurs facteurs, dont la méthode de test, la manipulation de l’échantillon, le moment où les échantillons sont prélevés, la prise concomitante d’autres médicaments et la présence d’une maladie sous-jacente. Pour ces raisons, une comparaison de l’incidence des anticorps dirigés contre Nuceiva avec celle des anticorps dirigés contre d’autres produits pourrait prêter à confusion.
Surveillance et tests de laboratoire
Il n’existe aucune exigence spécifique pour la surveillance des épreuves de laboratoire lorsque les patients sont traités par Nuceiva.
Système nerveux
Nuceiva doit être administré avec prudence aux personnes atteintes de neuropathie motrice périphérique (p. ex. sclérose latérale amyotrophique ou autre neuropathie motrice), de paralysie faciale ou de troubles de la jonction neuromusculaire (p. ex. myasthénie grave ou syndrome de Lambert-Eaton). Les patients atteints de troubles neuromusculaires peuvent être exposés à un risque accru d’effets systémiques importants sur le plan clinique, comme une dysphagie sévère ou une déficience respiratoire. Quelques cas rares d’administration de toxine botulinique à des patients présentant des troubles connus ou non de la jonction neuromusculaire ont été signalés. Les patients ont indiqué une sensibilité extrême aux effets systémiques de doses cliniques types. Dans certains de ces cas, la dysphagie a duré plusieurs mois et a nécessité la pose d’une sonde gastrique.
Yeux
Nuceiva doit être administré avec prudence chez les personnes atteintes d’affections oculaires, notamment une sécheresse oculaire et un œdème des paupières.
Le risque de ptose peut être atténué par un examen minutieux de la paupière supérieure en vue de détecter toute séparation ou faiblesse du muscle releveur (ptose vraie) et par une évaluation de la plage d’excursion de la paupière en appuyant manuellement sur le muscle frontal pour en déterminer la compensation.
Les risques de faiblesse musculaire localisée ou de troubles de la vue liés à l’utilisation de Nuceiva peuvent temporairement affaiblir la capacité de conduire ou de faire fonctionner des machines.
Peau
Il faut faire preuve de prudence quand Nuceiva est utilisé chez des patients présentant une inflammation au(x) point(s) d’injection, des cicatrices dermiques profondes ou une peau grasse et épaisse. Toute injection comporte des risques de douleur localisée, d’inflammation, de paresthésie, d’hypoesthésie, de sensibilité au toucher, d’enflure ou œdème, d’infection localisée, de saignement ou d’ecchymose.
7.1 Populations particulières
7.1.1 Femmes enceintes
Les données sur l’utilisation de la toxine botulinique de type A chez les femmes enceintes sont limitées. Les études chez les animaux n’ont pas indiqué d’effets nocifs directs ou indirects sur la gestation, le développement embryonnaire ou fœtal, la parturition ou le développement postnatal, sauf à des doses élevées entraînant une toxicité maternelle. Le risque pour les femmes enceintes est inconnu. Nuceiva ne doit pas être utilisé pendant la grossesse. Si ce médicament est utilisé pendant la grossesse, ou si la patiente tombe enceinte pendant qu’elle reçoit ce médicament, la patiente doit être informée des risques, y compris le risque de fausse-couche ou de malformations fœtales, observées chez les lapins.
7.1.2 Allaitement
On ignore si le médicament est excrété dans le lait maternel humain. L’excrétion de Nuceiva dans le lait n’a pas été étudiée chez les animaux. Parce que c’est le cas de nombreux médicaments, la prudence est de mise. L’utilisation de Nuceiva durant la lactation n’est pas recommandée.
7.1.3 Enfants
Enfants (< 18 ans) : Nuceiva n’est pas recommandé chez les enfants.
7.1.4 Personnes âgées
Les données cliniques chez des sujets de 65 ans ou plus sont limitées. Aucune modification posologique particulière n’est nécessaire chez les personnes âgées.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Des effets indésirables peuvent survenir dans les quelques jours qui suivent l’injection. Bien qu’ils soient généralement passagers, ils peuvent durer plusieurs mois.
Une faiblesse musculaire locale est l’action pharmacologique attendue de la toxine botulinique dans le tissu musculaire; une faiblesse des muscles adjacents, associée à une technique de diffusion ou d’injection locale, a cependant été signalée. Une faiblesse musculaire dans une région éloignée du point d’injection et d’autres effets indésirables graves ont été rarement signalés dans les applications esthétiques.
Toute injection comporte des risques de douleur localisée, d’inflammation, de paresthésie, d’hypoesthésie, de sensibilité au toucher, d’enflure ou œdème, d’infection localisée, de saignement ou d’ecchymose. La douleur ou l’anxiété liée à la ponction ont parfois entraîné un malaise vasovagal, notamment une hypotension symptomatique transitoire et une syncope.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques étant menés dans des conditions très précises, les taux de réactions indésirables qui y sont observés ne correspondent pas nécessairement à ceux constatés dans la pratique et ne doivent pas être comparés aux taux enregistrés dans le cadre des essais cliniques portant sur un autre médicament. Les données sur les effets indésirables qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés au médicament et pour l’approximation des taux.
Les effets indésirables ont été évalués chez des sujets recevant 20 unités de Nuceiva dans la région de la glabelle lors de trois études de phase III à dose unique (EV-001, EV-002 et EVB-003; tableau 3) et d’une étude à doses multiples (EV-006) durant laquelle 570 sujets pouvaient recevoir des traitements répétés tous les 3 mois jusqu’à une dose maximale totale de 80 unités. Les caractéristiques démographiques étaient similaires d’une étude à une autre : l’âge moyen était de 50,3 ans, 89,7 % des sujets étaient des femmes, et 83,6 % des sujets étaient de race blanche et 5,3 %, de race noire. La plupart des effets indésirables liés au traitement (EILT) étaient d’intensité légère à modérée et aucun des effets indésirables liés au médicament à l’étude n’a été jugé grave.
Tableau 3. Effets indésirables liés au traitement ayant une incidence > 1 % après une dose unique de 20 unités dans la région de la glabelle
Classe de système organique et terme privilégié | Groupes placebos amalgamés (n = 211) (%) | Groupes à dose unique amalgamés (n = 737) (%) | ||
| Ensemble des EI chez ≥1 % des | 21,8 % | 22,7 % | ||
| sujets | ||||
Troubles du système nerveux 13,3 % 12,3 %
Maux de tête 13,3 % 12,3 % Infections et infestations 7,6 % 8,8 %
Gastroentérite virale 1,4 % 0,4 % Grippe 0,9 % 0,7 % Rhinopharyngite 1,4 % 3,5 % Sinusite 2,4 % 0,9 % Infection des voies respiratoires
supérieures 1,4 % 1,8 % Affections oculaires 0,0 % 1,6 %
Ptose des paupières 0,0 % 1,6 % Troubles vasculaires 0,9 % 0,5 %
Hypertension 0,9 % 0,5 %
Dans les groupes à dose unique amalgamés des études de phase III, les EILT ayant une incidence > 1 % étaient les suivants : maux de tête, gastroentérite virale, grippe, rhinopharyngite, sinusite, infection des voies respiratoires supérieures, ptose des paupières et hypertension. Les EILT courants considérés comme étant liés au médicament à l’étude comprenaient : maux de tête, 7,6 % dans les groupes placebos et 9,4 % dans les groupes Nuceiva; et ptose des paupières, 0 % dans les groupes placebos et 1,2 % dans les groupes Nuceiva.
Les EILT moins courants comprenaient : dysphagie, dysphonie, paresthésie, pyrexie, infection des voies urinaires, urticaire et augmentation de la numération des globules blancs. Les EILT les moins courants considérés comme étant liés au médicament à l’étude comprenaient : blépharospasme, vision trouble, diplopie, sécheresse oculaire, ptose des sourcils, œdème des paupières, contractions musculaires et ecchymoses aux points d’injection.
Durant l’année qu’a duré l’étude ouverte à doses multiples, EV-006, les EILT survenus ayant une incidence > 1 % étaient : maux de tête, bronchite, rhinopharyngite, sinusite, infection des voies respiratoires supérieures, infection des voies urinaires, contusion, dermatite de contact, douleurs dans les extrémités des membres, ptose des paupières, toux, hypertension et réactions aux points d’injection (p. ex., ecchymose, douleur, enflure, prurit). Des maux de tête et une ptose des paupières ont été les seuls EILT liés au médicament à l’étude ayant une incidence > 1 %.
La présence d’anticorps antibotuliques chez des sujets recevant Nuceiva a été évaluée dans le cadre de deux études de phase III à dose unique (EV-001 et EV-002) et d’une étude de phase II à doses multiples (EV-006). Aucun cas de séroconversion n’a été signalé pour Nuceiva. Un sujet qui avait des antécédents d’exposition à la toxine botulinique et a obtenu un résultat positif au début de l’étude n’a pas répondu au traitement.
8.5 Effets indésirables observés après la mise en marché
Nuceiva contient le même ingrédient actif que les produits qui contiennent de la toxine botulinique. Par conséquent, les effets indésirables observés lors de l’utilisation de ces produits peuvent aussi être associés à l’utilisation de Nuceiva.
Les effets indésirables signalés durant l’utilisation post-commercialisation qui ne sont pas mentionnés ailleurs dans la monographie de produit comprennent les suivants :
Affections de l’oreille et du labyrinthe : vertiges
Affections oculaires : hématomes périorbitaires
Affections gastro-intestinales : sécheresse de la bouche, nausées
Troubles généraux : asthénie, malaise
Affections du système immunitaire : hypersensibilité
Investigations : anticorps neutralisants
Affections du système nerveux : amyotrophie, sensation de brûlure, étourdissements, dysarthrie, parésie faciale, hypoesthésie
Affections du rein et des voies urinaires : incontinence urinaire
Affections respiratoires, thoraciques et médiastinales : dyspnée
Affections de la peau et du tissu sous-cutané : érythème, tissu de granulation excédentaire.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude en bonne et due forme sur les interactions médicamenteuses avec Nuceiva n’a été menée.
Les patients recevant en concomitance des toxines botuliniques et des aminosides ou d’autres agents perturbant la transmission neuromusculaire (p. ex. des agents curarisants) doivent être surveillés de près, car l’effet de la toxine botulinique peut être potentialisé. L’utilisation de médicaments anticholinergiques après l’administration de Nuceiva peut amplifier les effets anticholinergiques systémiques, comme la vision trouble.
L’effet lié à l’administration de toxines botuliniques de sérotypes différents en concomitance ou à plusieurs mois d’intervalle est inconnu. Une grande faiblesse peut être exacerbée par une autre administration de toxine botulinique avant la résolution des effets d’une toxine botulinique administrée antérieurement.
Une grande faiblesse peut également être exacerbée par l’administration d’un relaxant musculaire avant ou après l’administration de Nuceiva.
9.3 Interactions médicament-comportement
Les interactions avec le mode de vie n’ont pas été établies
9.4 Interactions médicament-médicament
Les interactions avec d’autres médicaments n’ont pas été établies.
Tableau 4. Interactions médicament-médicament potentielles
Nom propre ou nom usuel du médicament | Source de preuve | Effet | Commentaire clinique |
Aminosides ou autres produits médicinaux qui perturbent la transmission neuromusculaire (p. ex. agents curarisants, lincosamides, polymyxines et anticholinestérases) | T | En théorie, l’effet de la toxine botulinique peut être potentialisé. | L’effet de la toxine botulinique peut être potentialisé par les aminosides ou les autres médicaments qui perturbent la transmission neuromusculaire. Il faut faire preuve de prudence quand Nuceiva est utilisé en concomitance avec des aminosides ou d’autres médicaments qui perturbent la transmission neuromusculaire. |
Neurotoxines botuliniques de sérotypes différents | T | Inconnu | L’effet lié à l’administration de neurotoxines botuliniques de sérotypes différents en concomitance ou à plusieurs mois d’intervalle est inconnu. Une grande faiblesse peut être exacerbée par l’administration d’une autre toxine botulinique avant la résolution des effets d’une toxine botulinique administrée antérieurement. |
Légende : T = théorique
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plantes médicinales n’ont pas été établies.
9.7 Interactions médicament-tests de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Nuceiva inhibe la libération du neurotransmetteur acétylcholine à partir des terminaisons nerveuses cholinergiques périphériques, causant une paralysie flasque des muscles. L’activité des toxines se déroule dans l’ordre suivant : liaison à médiation de la chaîne lourde de la toxine aux récepteurs de surface spécifiques sur les terminaisons nerveuses, internalisation de la toxine par endocytose relayée par récepteurs, translocation induite par le pH de la chaîne légère de la toxine au cytosol cellulaire et clivage de la protéine SNAP-25 entraînant un blocage intracellulaire de l’exocytose du neurotransmetteur (acétylcholine) dans la jonction neuromusculaire. Cela explique l’utilité thérapeutique de la toxine dans les maladies caractérisées par une activité efférente excessive des nerfs moteurs.
Le rétablissement de la transmission se produit graduellement lorsque la jonction neuromusculaire se remet du clivage de la protéine SNAP-25 et que de nouvelles terminaisons nerveuses se forment.
10.2 Pharmacodynamie
Le principal effet pharmacodynamique de Nuceiva est attribuable à la dénervation chimique du muscle traité, ce qui entraîne une diminution mesurable du potentiel d’action musculaire composé et entraîne une réduction localisée de l’activité musculaire.
10.3 Pharmacocinétique
Nuceiva ne devrait pas être présent dans le sang périphérique dans des proportions mesurables à la suite d’injections intramusculaires aux doses recommandées. La technologie analytique disponible actuellement ne permet pas de détecter Nuceiva dans le sang périphérique à la suite d’injections intramusculaires aux doses recommandées.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Nuceiva doit être entreposé au réfrigérateur à une température de 2 °C à 8 °C.
Il faut administrer Nuceiva dans les 24 heures de la reconstitution. Une fois reconstitué, Nuceiva doit être clair, incolore et exempt de particules en suspension. Ne pas congeler après reconstitution.
Ne pas utiliser après la date de péremption indiquée sur le flacon.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Tous les flacons, y compris ceux qui contiennent du liquide inutilisé et qui sont périmés, et tout matériel utilisé avec Nuceiva doivent être éliminés avec soin, comme tout déchet médical. Pour désactiver la toxine (p. ex. en cas de déversements), il est recommandé d’utiliser une solution d’hypochlorite dilué (à 0,5 % ou 1 %) pendant cinq minutes avant de la mettre au rebut en tant que déchet médical.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : prabotulinumtoxinA injectable
Nom chimique : toxine botulinique de type A (BoNT/A)
Formule moléculaire et masse moléculaire : toxine de 150 kDa dans un complexe protéique de 900 kDa
Formule de structure : La substance médicamenteuse que contient Nuceiva est une forme purifiée de la bactérie Clostridium botulinum de type A, composée d’un dimère de deux complexes liés par covalence consistant en une neurotoxine, une protéine non hémagglutinine non toxique (NHNT) et des protéines hémagglutinine (HA) (soit HA50, HA33, HA20 et HA17). Elle a les mêmes caractéristiques structurelles et propriétés physicochimiques et biologiques que la toxine botulinique de type A. Son poids moléculaire est de 900 kDa.
Propriétés physicochimiques : Nuceiva (toxine botulinique, type A) est une poudre stérile séchée sous vide, de couleur blanc jaunâtre, sans agent de conservation. Nuceiva est composé de 100 unités de toxine botulinique de type A (principe actif), de 0,5 mg de sérum-albumine humaine (agent stabilisant) et de 0,9 mg de chlorure de sodium (agent isotonique). Nuceiva est reconstitué avec une solution de chlorure de sodium à 0,9 % (USP) sans agent de conservation pour obtenir une solution claire et transparente. Voir les sections Posologie et administration et Mises en garde pour de plus amples renseignements.
La procédure de libération primaire de Nuceiva utilise un test d’activité cellulaire pour déterminer l’activité par rapport à un modèle de référence. Une unité de Nuceiva correspond à la dose létale médiane (DL50) calculée, administrée par voie intrapéritonéale, chez la souris. La méthode de test est propre à Nuceiva. En raison de différences dans les détails précis de ce test, comme le vecteur, la procédure de dilution et les protocoles de laboratoire, les unités d’activité biologique de Nuceiva ne sont pas interchangeables avec les unités de toute autre toxine botulinique ou de toute toxine évaluée avec une autre méthode de test en particulier. L’activité spécifique de Nuceiva est d’environ 28 unités par nanogramme de complexe de neurotoxine.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
Deux essais cliniques identiques de phase III, multicentriques, randomisés, à double insu et contrôlés par placebo (EV-001 et EV-002) ont été menés afin d’évaluer Nuceiva pour l’amélioration temporaire de l’apparence des sillons intersourciliers modérés à sévères au froncement maximal chez des adultes en bonne santé. Le paramètre primaire se fondait sur le taux de réponse au jour 30 en utilisant un paramètre composé, selon lequel le chercheur et le sujet convenaient indépendamment qu’une amélioration ≥ 2 points s’était produite sur une échelle de sillons intersourciliers à 4 points (aucun, léger, modéré, sévère) au froncement maximal.
Dans un essai de soutien de phase III (EVB-003), l’efficacité de Nuceiva a été évaluée selon un plan de non-infériorité avec un comparateur contenant de l’onabotulinumtoxinA. Dans cette étude, la satisfaction du sujet a été évaluée à titre de paramètre secondaire à l’aide d’une échelle de satisfaction de 5 points au jour 30.
Dans ces études, les critères d’exclusion comprenaient l’incapacité de réduire considérablement les rides de la glabelle en les écartant physiquement ou tout état qui aurait pu affecter la fonction neuromusculaire. Les sujets recevaient une dose unique de 20 unités, divisée en 5 points d’injection (4 unités) dans les muscles sourciliers et les muscles orbiculaires (voir la figure 1).
Tableau 5. Résumé des caractéristiques démographiques des patients des études EV-001, EV-002 et EV-003
No d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) |
| EV-001 | Essai clinique de phase III, multicentrique, à double insu, contrôlé par placebo | Dose unique (20 unités), administrée le jour 0; et étude de 150 jours | Hommes 24 Femmes 306 | Placebo 50,4 (23, 74) PrabotulinumtoxinA 50,2 (22, 81) |
| EV-002 | Hommes 34 Femmes 290 | Placebo 50,4 (18, 71) PrabotulinumtoxinA 51,5 (21, 81) | ||
| EV-003 | Essai clinique de phase III, multicentrique, à double insu, contrôlé par placebo et par substance active | Hommes 64 Femmes 476 | Placebo 48,4 (26, 71) PrabotulinumtoxinA 48,8 (22, 79) OnabotulinumtoxinA 49,7 ans (24, 75) |
14.2 Résultats de l’étude
En fonction du paramètre primaire composé, les taux de sujets répondants dans les groupes Nuceiva (prabotulinumtoxinA) et dans les groupes placebos étaient de 67,5 % et 1,2 % respectivement dans l’étude EV-001; et de 70,4 % et 1,3 % respectivement dans l’étude EV-002 (tableau 6). Les différences absolues entre les groupes s’élevaient à 66,3 % et 69,1 % dans les groupes EV-001 et EV-002, respectivement (p < 0,001 dans les deux cas).
Tableau 6. Taux de sujets répondants dans les études EV-001 et EV-002 en fonction d’une amélioration ≥ 2 points au froncement maximal au jour 30 sur une échelle de sillons intersourciliers à 4 points
| Étude | Taux de sujets répondants (%) | Nuceiva | PLACEBO |
| EV-001 | Paramètre composé Différence absolue IC à 95 % pour la différence Valeur de p (test exact) Évaluation du chercheur Évaluation du sujet | 67,5 66,3 59,0, 72,4 < 0,001 77,5 76,7 | 1,2 1,2 3,6 |
EV-002
Paramètre composé
Différence absolue
IC à 95 % pour la différence Valeur de p (test exact)
Évaluation du chercheur Évaluation du sujet
70,4
69,1
61,5, 75,1 < 0,001
82,5
76,3
1,3
2,7 4,0
Dans l’étude EVB-003, la proportion des sujets se déclarant satisfaits ou très satisfaits de Nuceiva appuie les résultats du paramètre primaire.
15 MICROBIOLOGIE
S.O.
16 TOXICOLOGIE NON CLINIQUE
Cancérogénicité : Aucune étude à long terme sur des animaux n’a été réalisée pour évaluer le potentiel carcinogène de Nuceiva.
Mutagénicité : Aucune étude de génotoxicité n’a été menée sur Nuceiva.
Toxicité pour la fertilité et la reproduction : Aucune étude n’a été menée sur Nuceiva pour évaluer le risque de baisse de la fertilité.
Dans une étude sur le développement embryofœtal, Nuceiva a été administré (0,5, 1 ou 4 unités par kg) par voie intramusculaire à des rates gravides une fois par jour durant l’organogenèse (aux jours 6 à 16 de la gestation). Aucun effet toxicologique significatif sur le développement de l’embryon ou chez les mères n’a été manifeste comparativement au groupe témoin. Les signes cliniques observés chez les mères concordaient avec l’effet à médiation pharmacologique de la toxine botulinique de type A (démarche paralytique et orteils recourbés de la patte arrière injectée). Aucun effet toxicologique lié à la substance d’essai sur le poids corporel, la consommation alimentaire, le poids des organes et les résultats de nécropsie n’a été observé dans aucun des groupes posologiques. La dose sans effet nocif observé (DSENO) pour les études de toxicité développementale était ≤ 4 unités par kg, approximativement 2 fois la dose humaine de 20 unités en fonction de la surface corporelle d’un sujet de 60 kg.
Études de toxicité animale : Dans le cadre de deux études visant à évaluer la toxicité aiguë et la toxicité à doses multiples de Nuceiva, une injection intramusculaire unique ou hebdomadaire (sur 4 semaines) de 4, 8 ou 32 unités par kg a été administrée à des rats dans une patte arrière. Nuceiva a produit des effets à médiation pharmacologique semblables, notamment une paralysie des pattes et une réduction corrélée de la consommation alimentaire et du poids corporel. À la dose de 32 unités par kg, ces effets étaient statistiquement significatifs et associés à d’autres signes cliniques de toxicité. Une diminution du poids musculaire et une atrophie musculaire microscopique de la patte injectée ainsi que des réponses inflammatoires locales ont été observées aux doses ≥ 4 unités par kg. Chez les rats mâles, une dégénérescence et une atrophie unilatérales des tubules séminifères ont également été observées aux doses ≥ 4 unités par kg. La dose maximale tolérée relativement à la toxicité aiguë et à la toxicité de doses multiples était ≤ 8 unités par kg.