


Monographie de produit - Xeomin
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 1 INDICATION, Spasticité du membre inférieur | 08/2024 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique, Spasticité du membre inférieur | 08/2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Spasticité du membre inférieur | 08/2024 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLE DES MATIÈRES ............................................................................................................. 3
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 5
1 INDICATION ................................................................................................................ 5
1.1 Enfants ................................................................................................................... 5
1.2 Personnes âgées ..................................................................................................... 5
2 CONTRE-INDICATIONS ................................................................................................. 5
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 6
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 6
4.1 Considérations posologiques .................................................................................. 6
4.2 Dose recommandée et modification posologique .................................................. 7
4.3 Reconstitution ...................................................................................................... 11
4.4 Administration ...................................................................................................... 12
4.5 Dose oubliée ......................................................................................................... 13
5 SURDOSAGE .............................................................................................................. 13
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ......... 14
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................... 14
7.1 Populations particulières ...................................................................................... 17
7.1.1 Femmes enceintes .......................................................................................... 17
7.1.2 Allaitement ..................................................................................................... 18
7.1.3 Enfants ............................................................................................................ 18
7.1.4 Personnes âgées ............................................................................................. 18
8 EFFETS INDÉSIRABLES ................................................................................................ 18
8.1 Aperçu des effets indésirables .............................................................................. 18
8.2 Effets indésirables observés dans les essais cliniques .......................................... 19
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants .............. 26
8.3 Effets indésirables peu courants observés au cours des essais cliniques ............. 27
8.3.1 Effets indésirables peu courants observés au cours des essais cliniques – enfants 28
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives .................................................................................................... 28
8.5 Effets indésirables observés après la mise en marché .......................................... 28
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 28
9.1 Aperçu des interactions médicamenteuses .......................................................... 28
9.2 Interactions médicament-comportement ............................................................ 28
9.3 Interactions médicament-médicament ................................................................ 28
9.4 Interactions médicament-aliment ........................................................................ 29
9.5 Interactions médicament-plante médicinale ........................................................ 29
9.6 Interactions médicament-tests de laboratoire ..................................................... 29
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 29
10.1 Mode d’action ................................................................................................ 29
10.2 Pharmacodynamie .......................................................................................... 30
10.3 Pharmacocinétique ......................................................................................... 30
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................................... 31
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 31
PARTIE II : INFORMATIONS SCIENTIFIQUES ........................................................................... 32
13 INFORMATIONS PHARMACEUTIQUES ....................................................................... 32
14 ESSAIS CLINIQUES ..................................................................................................... 33
14.1 Conception des essais et caractéristiques démographiques des études ........ 33
14.2 Résultats des essais ........................................................................................ 39
14.3 Études de biodisponibilité comparatives ........................................................ 56
15 MICROBIOLOGIE ....................................................................................................... 56
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 56
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 60
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATION
Xeomin (incobotulinumtoxinA) est indiqué :
- pour le traitement des troubles de l’hypertonie du 7e nerf tels que le blépharospasme, y compris le blépharospasme essentiel bénin et le spasme hémifacial chez l’adulte;
- pour réduire les symptômes subjectifs et les signes objectifs de la dystonie cervicale (torticolis spasmodique) chez l’adulte;
- pour le traitement de la spasticité du membre supérieur chez l’adulte
- pour le traitement de la spasticité du membre inférieur suite à un AVC impliquant la cheville et le pied chez l'adulte
- pour le traitement de la sialorrhée chronique associée aux troubles neurologiques chez l’adulte;
- pour le traitement de la sialorrhée chronique associée à des troubles neurologiques chez les enfants (de 2 à 17 ans et pesant 12 kg ou plus).
Xeomin doit être administré uniquement par des médecins ayant les compétences appropriées et de l’expérience dans l’administration de la neurotoxine botulinique de type A (BoNT-A).
1.1 Enfants Enfants (< 18 ans) : L’innocuité et l’efficacité de Xeomin pour le traitement de la sialorrhée chronique (d’une durée d’au moins 3 mois) chez les enfants atteints de troubles neurologiques et âgés de moins de 2 ans ou ayant un poids inférieur à 12 kg, et pour des indications autres que la sialorrhée chronique dans les troubles neurologiques n’ont pas été étudiées chez les enfants.
1.2 Personnes âgées Personnes âgées (> 65 ans) : bien que des études cliniques aient inclus un certain nombre de patients âgés de plus de 65 ans, aucun essai clinique conçu précisément pour les patients âgés n’a été mené.
2 CONTRE-INDICATIONS
Xeomin est contre-indiqué chez les patients qui présentent :
- une hypersensibilité à la BoNT-A ou à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 « FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE »;
des troubles généralisés de l’activité musculaire (p. ex. myasthénie grave, syndrome de
Lambert-Eaton);
- une infection ou une inflammation au(x) point(s) d’injection proposé(s).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
- Le terme « unité » ou « U », utilisé pour établir la posologie, est une mesure précise de l’activité liée à la toxine propre à la formulation de Xeomin de MERZ Pharmaceutical GmbH. Par conséquent, l’« unité » ou « U » décrivant l’activité de Xeomin diffère des unités de mesure utilisées pour décrire l’activité d’autres préparations à base de toxine botulinique, et les unités représentant l’activité de Xeomin ne sont pas interchangeables avec celles d’autres produits.
- Xeomin doit être administré uniquement par des médecins ayant les compétences adéquates et de l’expérience dans ce traitement et avec l’utilisation de l’équipement requis.
- Il faut respecter la posologie et la fréquence d’administration recommandées de Xeomin, voir la section 4 POSOLOGIE ET ADMINISTRATION.
- DIFFUSION À DISTANCE DE L’EFFET DE LA TOXINE : les effets de Xeomin et de tous les produits contenant une toxine botulinique peuvent se diffuser à partir du point d’injection pour produire des symptômes identiques aux effets de toxines botuliniques. Ces symptômes ont été signalés dans les heures ou les semaines après injection. Des difficultés à avaler et à respirer peuvent constituer un danger de mort et des décès ont été signalés. Le risque de symptômes est probablement plus élevé chez les enfants traités pour une spasticité, mais les symptômes peuvent se manifester chez des adultes, notamment ceux qui ont des conditions sous-jacentes qui les prédisposeraient à ces symptômes.
4
POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiquesEn raison de différences d’unités dans l’essai d’activité biologique, les unités de Xeomin sont spécifiques à ce médicament. Par conséquent, les doses unitaires ou « U » recommandées de Xeomin ne sont pas interchangeables avec celles d’autres préparations de toxine botulinique.
- Xeomin doit être administré uniquement par des médecins ayant les compétences appropriées et de l’expérience dans l’administration de la toxine botulinique.
- La solution reconstituée de Xeomin est destinée à l’administration par voie intramusculaire ou intraglandulaire (dans les glandes salivaires). Après la reconstitution, Xeomin doit être injecté en une seule séance d’injection chez un seul patient.
- Il faut respecter les recommandations relatives aux intervalles d’injection minimaux et aux doses maximales de Xeomin pour chaque indication précise.
- Les doses optimales, la fréquence et le nombre de points d’injection doivent être déterminés par le médecin pour chaque patient. Il faut ajuster la dose.
- Il est possible de diminuer ou d’augmenter la dose de Xeomin en administrant un plus petit ou un plus grand volume d’injection. Le traitement devrait être instauré à la dose la plus faible recommandée pour l’indication précise et, pour obtenir des résultats optimaux, cette dose doit être augmentée avec prudence à l’intérieur de l’intervalle recommandé. Plus le volume d’injection est faible, moins la sensation de pression est forte et moins la BoNT-A se diffuse dans le muscle injecté. Cela permet de réduire les effets sur les muscles avoisinants lorsque le médicament est injecté dans des groupes de petits muscles.
Si aucun effet thérapeutique ne survient dans le mois suivant l’injection initiale, les mesures suivantes doivent être prises :
- 1) Attendre la fin de l’intervalle de traitement habituel.
- 2) Envisager les raisons énoncées ci-dessus pour expliquer l’absence de réponse.
- 3) Évaluer le patient au moyen d’une méthode acceptable (c.-à-d. test à l’iodure d’amidon pour déceler les zones anhidrotiques ou test de détection des anticorps sériques).
Plusieurs raisons peuvent expliquer qu’un patient réponde peu ou ne réponde pas au traitement par Xeomin. Il peut s’agir d’une erreur dans le choix de la posologie ou des muscles à traiter, de l’inaccessibilité des muscles à l’injection, d’anomalies structurelles sous-jacentes comme les contractures musculaires ou les troubles osseux, d’un changement d’aspect de l’atteinte musculaire, du fait d’avoir injecté le produit en dehors du muscle ciblé, de la perception des bienfaits par le patient comparativement aux résultats initiaux, d’une mauvaise conservation ou reconstitution et de la présence d’anticorps neutralisant la toxine botulinique.
Il convient d’évaluer plus d’un cycle de traitement avant de conclure que le patient ne répond pas au traitement.
4.2 Dose recommandée et modification posologiqueBlépharospasme
La dose initiale recommandée est de 1,25 à 2,5 unités (volume : 0,05-0,1 mL) à chaque point d’injection. La dose initiale ne doit pas dépasser 35 unités par œil pour les patients ayant déjà reçu un traitement si la dernière dose de toxine botulinique administrée n’est pas connue. Chez les patients n’ayant jamais reçu de traitement, la dose initiale ne doit pas dépasser 25 unités par œil. Lors des traitements subséquents, la dose et l’intervalle entre les séances d’injection peuvent être ajustés afin d’obtenir le maximum de bienfaits pour le patient. Normalement, la dose totale ne doit pas excéder 100 unités par séance de traitement.
Le délai médian pour que l’effet de l’injection débute est de 4 jours suivant l’injection. L’effet de chaque traitement dure généralement de 3 à 4 mois environ. Un intervalle entre chaque séance de traitement d’au moins 12 semaines est recommandé. Le délai avant un nouveau traitement peut être flexible, en fonction du suivi du patient (voir la section 14 ESSAIS CLINIQUES). Habituellement, aucun bienfait additionnel ne semble découler d’une administration à des intervalles de moins de 3 mois.
Torticolis spasmodique
En pratique, la dose totale habituelle ne dépasse pas 200 unités. Il est possible d’administrer des doses allant jusqu’à 300 unités. Il ne faut pas administrer plus de 50 unités par point d’injection individuel.
Le délai médian pour que l’effet de l’injection débute est de 7 jours suivant l’injection. L’effet de chaque traitement dure généralement de 3 à 4 mois environ. Un intervalle entre chaque séance de traitement d’au moins 12 semaines est recommandé. Le délai avant un nouveau traitement peut être flexible, en fonction du suivi du patient, voir la section 14 ESSAIS CLINIQUES.
Spasticité du membre supérieur
Les doses (unités) habituellement administrées pour la prise en charge de la spasticité du membre supérieur sont présentées dans le tableau 1.
Tableau 1 : Guide posologique par muscle pour le traitement de la spasticité du membre supérieur
Portrait clinique
Muscle
Unités
(plage de
valeurs)
Nombre de points d’injection par
muscle
Poignet en flexion
Grand palmaire 25-100 1-2
Cubital antérieur 20-100 1-2
Poing serré
Fléchisseur superficiel des doigts 25-100 2
Fléchisseur profond des doigts 25-100 2
Coude en flexion
Long supinateur 25-100 1-3
Biceps 50-200 1-4
Brachial antérieur 25-100 1-2
Avant-bras en pronation
Carré pronateur 10-50 1
Rond pronateur 25-75 1-2
Pouce dans la paume
Long fléchisseur du pouce 10-50 1
Adducteur du pouce 5-30 1
Court fléchisseur du
pouce/opposant du pouce
5-30 1
La dose totale ne doit pas dépasser 400 unités par séance de traitement où les injections se font dans plusieurs muscles.
Le délai médian pour que l’effet de l’injection débute est de 4 jours suivant l’injection. L’effet maximal, en matière d’amélioration du tonus musculaire, s’observe après environ 4 semaines. L’effet de chaque traitement dure généralement 3 mois environ; cependant, il peut persister significativement plus ou moins longtemps. Un intervalle entre chaque séance de traitement d’au moins 12 semaines est recommandé.
Spasticité du membre supérieur et inférieur
Les doses (unités) habituellement administrées pour la prise en charge de la spasticité du membre inférieur sont présentées dans le tableau 2.
Tableau 2 : Guide posologique par muscle pour le traitement initial de la spasticité du membre inférieur
Portrait clinique
Muscle
Unités
(Plage)
Nombre de points d’injection par muscle
Pied équin, y compris les orteils en
flexion :
Muscle gastrocnémien (médial et
latéral)
150-200 4-6
Muscle soléaire 75-100 2-4
Muscle tibial postérieur 75-150 2-3
Fléchisseur long des doigts 0-50 0-3
Fléchisseur long de l'hallux 0-50 0-2
La dose totale ne doit pas dépasser 400 unités par séance de traitement où les injections se font dans plusieurs muscles. Le délai médian pour que l’effet de l’injection débute est de 4 jours suivant l’injection. L’effet maximal, en matière d’amélioration du tonus musculaire, s’observe après environ 4 à 6 semaines. L’effet de chaque traitement dure généralement 3 mois environ; cependant, il peut persister significativement plus ou moins longtemps. Un intervalle entre chaque séance de traitement d’au moins 12 semaines est recommandé.
Spasticité du membre supérieur et inférieur
Il faut traiter la spasticité à caractéristiques multiples/à niveaux multiples du membre supérieur en association avec le membre inférieur selon les doses et les recommandations pour le traitement présentées ci-dessus. Il est recommandé de respecter un intervalle d'au moins 12 semaines entre chaque séance de traitement.
La dose totale maximale pour le traitement combiné des membres supérieurs et inférieurs chez les adultes est de 600 unités. Cette dose totale doit être divisée entre le membre supérieur (maximum de 400 unités) et le membre inférieur (maximum de 400 unités).
Sialorrhée chronique (adultes)
Une solution reconstituée à une concentration de 5 unités/0,1 mL doit être utilisée, c.-à-d. qu’il faut reconstituer une fiole de 100 unités de Xeomin avec 2 mL de soluté physiologique à 0,9 % (tableau 5).
Xeomin est injecté dans les glandes parotides et sous-maxillaires de chaque côté (soit, 4 points d’injection par séance de traitement). La dose totale recommandée par séance de traitement est de 100 unités. La dose est répartie selon un rapport de 3:2 entre les glandes parotides et sous-maxillaires (tableau 3).
Tableau 3 : Administration de la dose par glande pour le traitement de la sialorrhée chronique (adultes)
| Glande | Unité | Volume |
| Glande(s) parotide(s) | 30 unités par côté | 0,6 mL par injection |
| Glande(s) sous-maxillaire(s) | 20 unités par côté | 0,4 mL par injection |
Le point d’injection doit être proche du centre de la glande.
Les intervalles de traitement doivent être déterminés en fonction des besoins cliniques réels de chaque patient, mais ils ne doivent pas être de moins de 16 semaines.
Sialorrhée chronique (enfants)
Avant de commencer le traitement par Xeomin, il faut envisager des interventions non effractives comme des traitements oromoteurs et orosensoriels, une intervention comportementale ou une pharmacothérapie, d’après l’opinion du médecin sur l’état du patient.
Une solution reconstituée à une concentration de 2,5 unités/0,1 ml doit être utilisée, c.-à-d. reconstituer un flacon de 100 unités de Xeomin avec 4 ml de solution saline physiologique 0,9 % (tableau 5).
On injecte Xeomin dans les glandes parotides et sous-maxillaires des deux côtés (c.-à-d. 4 sites d’injection par séance de traitement). Il faut administrer les doses par catégorie de poids corporel et la dose totale ne doit pas dépasser 75 unités par séance de traitement. Le traitement des enfants pesant moins de 12 kg n’a pas été étudié et n’est donc pas recommandé. La dose ajustée en fonction du poids est répartie selon un rapport de 3:2 entre les glandes parotides et sous-maxillaires (tableau 4).
Tableau 4 : Administration de la dose par glande pour le traitement de la sialorrhée chronique
(enfants)
| Glande parotide, de | Glande sous-maxillaire, de | ||||
| Poids corporel | chaque côté | chaque côté | Dose totale, les | ||
| (kg) | Dose par | Volume par | Dose par | Volume par | deux glandes, |
| les deux côtés | |||||
| glande | injection | glande | injection | ||
| (unités) | |||||
| (unités) | (ml) | (unités) | (ml) | ||
| < 12 | Le traitement par Xeomin n’est pas recommandé | 0 | |||
| ≥ 12 et < 15 | 6 | 0,24 | 4 | 0,16 | 20 |
| ≥ 15 et < 19 | 9 | 0,36 | 6 | 0,24 | 30 |
| ≥ 19 et < 23 | 12 | 0,48 | 8 | 0,32 | 40 |
| ≥ 23 et < 27 | 15 | 0,60 | 10 | 0,40 | 50 |
| ≥ 27 et < 30 | 18 | 0,72 | 12 | 0,48 | 60 |
| ≥ 30 | 22,5 | 0,90 | 15 | 0,60 | 75 |
Le point d’injection doit être proche du centre de la glande. Il faut utiliser un guidage par échographie pour localiser les glandes salivaires touchées.
Les intervalles de traitement doivent être déterminés en fonction des besoins cliniques réels de chaque patient, mais ils ne doivent pas être de moins de 16 semaines. L’injection dans les glandes sublinguales ne doit pas être incluse dans la prise en charge de la sialorrhée chronique chez les enfants avec Xeomin. 4.3 Reconstitution Ce médicament ne doit pas être mélangé avec des médicaments autres que ceux mentionnés ci-dessous.
Xeomin est reconstitué avant son utilisation avec une solution injectable stérile de chlorure de sodium à 9 mg/mL (0,9 %) ne contenant pas d’agent de conservation. La reconstitution et la dilution doivent se faire selon les lignes directrices des bonnes pratiques cliniques, particulièrement en ce qui a trait à l’asepsie.
Il est de bonne pratique de reconstituer le produit et de préparer les seringues sur des serviettes de papier doublées de plastique afin de recueillir tout déversement accidentel. Une quantité appropriée de solvant (tableau 5) est aspirée dans une seringue. Il est recommandé d’utiliser une aiguille courte biseautée de calibre 20 à 27 pour la reconstitution. La partie visible du bouchon en caoutchouc de la fiole doit être nettoyée avec de l’alcool (à 70 %) avant l’insertion de l’aiguille. Après l’insertion verticale de l’aiguille dans le bouchon en caoutchouc, injecter lentement le solvant dans la fiole afin d’éviter la formation de mousse. Il faut jeter la fiole si la pression négative n’entraîne pas l’aspiration du solvant à l’intérieur de la fiole. Retirer ensuite l’aiguille de la fiole et mélanger Xeomin avec le solvant en faisant tourner et en renversant doucement la fiole; ne pas l’agiter vigoureusement. Noter la date et l’heure de la reconstitution sur la fiole.
Au besoin, l’aiguille utilisée pour la reconstitution peut être laissée dans la fiole, et la quantité requise de solution devrait être prélevée à l’aide d’une nouvelle seringue stérile appropriée pour l’injection.
Après sa reconstitution, Xeomin est une solution limpide et incolore qui ne contient pas de particules.
Xeomin ne doit pas être utilisé si la solution reconstituée (préparée comme il est indiqué ci-dessus) est trouble ou contient des particules ou des matières floconneuses.
2
f 1ao0 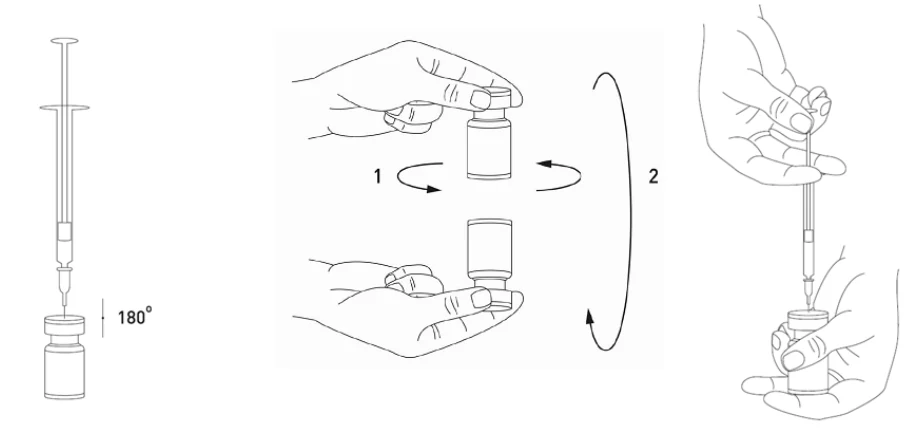
Tableau 5 : Dilutions possibles de Xeomin dans la solution reconstituée
Solvant ajouté
(solution injectable de chlorure de
sodium à 9 mg/mL [0,9 %])
Dose obtenue (unités par 0,1 mL)
Fiole de 50 U
Dose obtenue (unités par 0,1 mL)
Fiole de 100 U
Dose obtenue (unités par 0,1 mL) Fiole de 200
U
0,25 mL
0,5 mL
1,0 mL
2,0 mL
4,0 mL
20,0 U
10,0 U
5,0 U
2,5 U
1,25 U
40,0 U
20,0 U
10,0 U
5,0 U
2,0 U
80,0 U
40,0 U
20,0 U
10,0 U
5,0 U
Toute solution injectable qui a été conservée pendant plus de 24 heures et toute portion de solution injectable inutilisée doivent être jetées. Voir la section 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT. Pour connaître la façon sûre de mettre au rebut la solution reconstituée, voir la section 12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION.
4.4 AdministrationLorsque l’administration est faite par voie intramusculaire, la technique consistant
à administrer l’agent dans plusieurs points d’injection dans les muscles ciblés, incluant des zones innervées dispersées, peut réduire les effets indésirables et, en même temps, atteindre davantage de fibres intrafusales.
Blépharospasme
La solution reconstituée de Xeomin est injectée au moyen d’une aiguille stérile appropriée (par exemple, de calibre 27 à 30, de 0,30 à 0,40 mm). Le guidage électromyographique n’est pas nécessaire.
Xeomin est injecté dans la partie médiale et latérale du muscle orbiculaire de la paupière supérieure et dans la partie latérale du muscle orbiculaire de la paupière inférieure. Le produit peut aussi être injecté à divers endroits dans la zone de l’arcade sourcilière, de la partie latérale du muscle orbiculaire et de la zone faciale supérieure si des spasmes gênent la vision.
Il faut éviter des injections à proximité du muscle releveur de la paupière supérieure afin de réduire la survenue de ptosis (abaissement de la paupière). Une diplopie peut survenir à cause de la diffusion de la BoNT-A dans le muscle petit oblique de l’œil. En évitant les injections dans la partie médiale du muscle de la paupière inférieure, il est possible de réduire cette réaction indésirable.
Torticolis spasmodique
Dans le traitement du torticolis spasmodique, la dose de Xeomin doit être personnalisée selon l’orientation de la tête et du cou du patient, la localisation de la douleur éventuelle, l’hypertrophie du muscle, le poids du patient et sa réponse au traitement par injection. Une aiguille stérile appropriée de calibre 25 à 30 (de 0,30 à 0,50 mm), par exemple, est utilisée pour les injections dans les muscles superficiels, et une aiguille de calibre 22 (0,70 mm), par exemple, peut être utilisée pour les injections dans les muscles plus profonds. Un volume d’injection d’environ 0,1 à 0,5 mL par point d’injection est recommandé.
Dans le traitement du torticolis spasmodique, Xeomin est généralement injecté dans le muscle sterno-cléido-mastoïdien, le muscle angulaire de l’omoplate, les scalènes, le muscle splénius et/ou les trapèzes. Cette liste n’est pas exhaustive, car tous les muscles régissant la position de la tête peuvent être impliqués et nécessiter un traitement. Si l’isolation des muscles est difficile, il faut faire les injections sous guidage électromyographique. La masse musculaire et le degré d’hypertrophie ou de l’atrophie constituent des facteurs à prendre en considération lors de l’établissement de la dose appropriée.
L’administration dans plusieurs points d’injection permet une diffusion plus uniforme de Xeomin dans les zones innervées du muscle dystonique et s’avère particulièrement utile dans les plus gros muscles. Le nombre optimal de points d’injection dépend de la taille du muscle à dénerver chimiquement.
Il ne faut pas injecter l’agent de façon bilatérale ni administrer des doses supérieures à 100 unités dans le muscle sterno-cléido-mastoïdien, car le risque d’effets indésirables (en particulier de dysphagie) est ainsi accru.
Spasticité du membre supérieur et inférieur
Pour injecter la solution reconstituée de Xeomin, il faut utiliser une aiguille stérile appropriée (par exemple, de calibre 26, de 0,45 mm de diamètre et de 37 mm de longueur, pour les muscles superficiels et une aiguille plus longue, par exemple, de calibre 22, de 0,7 mm de diamètre et de 75 mm de longueur, pour les muscles plus profonds). Un volume d’injection d’environ 0,2 à 1 mL par point d’injection est recommandé, mais il peut aller jusqu’à 1,5 mL dans certains cas.
Le repérage des muscles impliqués par guidage électromyographique, par stimulation nerveuse ou par échographie pourrait être nécessaire. L’administration dans plusieurs points d’injection permettrait un contact plus uniforme de Xeomin avec les zones innervées du muscle; cette technique est particulièrement utile lorsque le produit est injecté dans de plus gros muscles.
La posologie et le nombre de points d’injection précis doivent être personnalisés pour chaque patient en fonction de la taille, du nombre et de la localisation des muscles qu’il faut traiter, de la gravité de la spasticité et de la présence d’une faiblesse musculaire locale. La dose initiale doit être la plus faible recommandée pour l’indication précise, et l’augmentation de cette dose doit se faire avec prudence dans les limites de l’intervalle recommandé pour obtenir des résultats optimaux chez les patients.
Sialorrhée chronique (adultes)
Une aiguille stérile ayant les caractéristiques appropriées (p. ex. calibre 27 à 30, diamètre de 0,30 à 0,40 mm, longueur de 12,5 mm) doit être utilisée pour injecter Xeomin dans les glandes salivaires. L’imagerie échographique ou le repérage anatomique peuvent servir à situer les glandes salivaires.
Sialorrhée chronique (enfants)
Une aiguille stérile ayant les caractéristiques appropriées (p. ex. calibre 27 à 30, diamètre de 0,30 à 0,40 mm, longueur de 12,5 mm) doit être utilisée pour injecter le Xeomin dans les glandes salivaires. Il faut utiliser un guidage par échographie pour localiser les glandes salivaires touchées.
4.5 Dose oubliée S.O.
5 SURDOSAGE
Symptômes du surdosage
La surdose de Xeomin dépend de la dose, du point d’injection et des propriétés des tissus sous-jacents. Les signes et les symptômes de surdosage ne se manifestent pas immédiatement après l’injection. Des doses trop élevées peuvent entraîner une paralysie à distance du point d’injection, accompagnée d’une variété de symptômes, qui comprennent généralement : faiblesse généralisée, ptosis, diplopie, difficulté à respirer, troubles de l’élocution, paralysie des muscles respiratoires ou difficulté à avaler pouvant entraîner une pneumonie d’aspiration.
Mesures à prendre en cas de surdosage
En cas d’injection ou d’ingestion orale accidentelle ou si un surdosage est soupçonné, le patient doit faire l’objet d’une surveillance médicale pendant plusieurs semaines ayant pour but de déceler tout symptôme de faiblesse musculaire excessive ou de paralysie. Il peut s’avérer nécessaire de traiter les symptômes. La ventilation mécanique peut être requise en cas de paralysie des muscles respiratoires.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 6 : Formes posologiques, concentrations, composition et emballage
Xeomin est présenté sous forme de poudre blanche, stérile, sans agent de conservation pour solution injectable (lyophilisat) et conditionné dans des fioles de verre de type 1 munies d’un bouchon sans latex (bromobutyl) et d’un sceau inviolable (aluminium).
Xeomin est offert en boîtes de 1 (emballage unitaire), de 2, de 3 ou de 6 fioles (emballage multiple).
Chaque fiole renferme 50, 100, ou 200 unités d’incobotulinumtoxinA (neurotoxine de Clostridium botulinum de type A [150 kD], exempte de protéines complexantes), une unité correspondant à la dose mortelle médiane (DL50) chez la souris ou aux unités de puissance équivalentes au niveau histologique. Avant d’utiliser Xeomin, il faut le reconstituer avec un soluté physiologique à 0,9 % du commerce (non fourni dans l’emballage) pour obtenir une solution limpide et incolore.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir la section 3 « ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ».
Généralités
L’utilisation sûre et efficace de Xeomin est directement liée au bon entreposage du produit, au choix de la dose adéquate, à la bonne reconstitution du produit, et à l’utilisation des bonnes techniques d’administration.
Des cas d’effets indésirables graves, tels que faiblesse musculaire démesurée, dysphagie ou pneumonie de déglutition, qui semblent liés à la propagation de la toxine, ont été très rarement signalés lors de l’utilisation de la toxine botulinique aux doses thérapeutiques. Des cas de dysphagie ont également été signalés après l’injection du médicament ailleurs que dans la musculature cervicale. Les patients
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/concentration/composition | ||||
Injection intramusculaire ou intraglandulaire | incobotulinumtoxinA pour injection 50, 100, ou 200 unités par fiole | Albumine humaine (1,0 mg), sucrose (4,7 mg) | ||
présentant des troubles neurologiques sous-jacents ou des difficultés de déglutition, d’élocution ou de respiration sont exposés à un risque accru de manifester ces effets indésirables (voir Troubles neuromusculaires préexistants). En général, il faut informer les patients ou leurs soignants d’obtenir immédiatement des soins médicaux en cas d’apparition de troubles de la déglutition, de l’élocution ou de la respiration.
Avant d’administrer Xeomin, le médecin doit se familiariser avec l’anatomie du patient et avec tout changement anatomique. Il faut prendre soin de ne pas injecter Xeomin dans un vaisseau sanguin. Des effets indésirables peuvent se manifester après l’injection de BoNT-A au mauvais endroit, causant une paralysie temporaire des groupes musculaires adjacents. Des effets indésirables pouvant être liés à la diffusion de la toxine à distance du point d’injection ont été signalés. Voir la section 8 EFFETS INDÉSIRABLES. Lors du traitement d’indications neurologiques, certains de ces effets peuvent constituer un danger de mort et des décès ont été signalés. Dans le traitement de la dystonie cervicale et de la spasticité du membre supérieur, il faut faire preuve d’extrême prudence si les points d’injection sont à proximité de structures sensibles, comme l’artère carotide, l’apex pulmonaire et l’œsophage. Le fait d’injecter involontairement le produit en dehors du muscle ciblé peut en outre laisser croire à tort que le traitement n’est pas efficace.
Les effets cliniques de Xeomin peuvent augmenter ou diminuer par l’administration d’injections répétées. Ce phénomène peut s’expliquer par l’usage de différentes techniques de reconstitution, le choix des intervalles d’injection, les points d’injection et des variations infimes de l’activité de la toxine liée aux tests biologiques utilisés ou à une non-réponse secondaire.
Dans le traitement de la spasticité focale, Xeomin® a été étudié en association avec les schémas thérapeutiques habituels standards et n’a pas été conçu pour remplacer ces modalités thérapeutiques. Xeomin® ne sera probablement pas efficace en présence d’une articulation présentant une contracture fixée.
Xeomin contient de l’albumine humaine, un dérivé du sang humain. Lors de la fabrication de médicaments à partir de sang ou de plasma humains, les mesures standards mises en place pour prévenir la transmission d’agents infectieux comprennent une sélection soigneuse des donneurs, l’analyse des dons individuels et des pools de plasma afin de détecter des marqueurs précis d’infection de même que l’inclusion d’étapes dans le procédé de fabrication permettant d’inactiver et d’éliminer efficacement les virus. Malgré ces mesures, lorsque des médicaments préparés à partir de sang ou de plasma humain sont administrés, le risque de transmission d’agents infectieux ne peut jamais être entièrement écarté. Cela s’applique aussi aux virus inconnus ou émergents ou à d’autres pathogènes. Il n’y a eu jusqu’à présent aucun rapport de transmission virale par l’albumine humaine fabriquée par des procédés bien établis selon les spécifications de la pharmacopée européenne.
Conduite de véhicules et utilisation de machines
Les effets du médicament sur l’aptitude à conduire des véhicules ou à utiliser des machines n’ont pas été étudiés. Toutefois, si le patient éprouve une asthénie, une faiblesse musculaire ou des étourdissements, ou s’il a des troubles de la vision ou les paupières tombantes, il doit éviter ce genre d’activité tant qu’il ne s’est pas adapté à ces changements.
Gastro-intestinal
Torticolis spasmodique
Les patients doivent être informés que les injections de Xeomin dans le traitement du torticolis spasmodique peuvent provoquer une dysphagie de légère à grave avec risque d’aspiration et de dyspnée. Une intervention médicale peut s’avérer nécessaire (p. ex. installation d’une sonde d’alimentation gastrique). Voir la section 8 EFFETS INDÉSIRABLES. La dysphagie peut durer jusqu’à deux à trois semaines après l’injection, mais, dans un cas, elle a persisté pendant une période allant jusqu’à cinq mois. Les patients ayant une plus faible masse musculaire au niveau du cou ou devant recevoir des injections bilatérales dans les muscles sterno-cléido-mastoïdiens sont exposés à un risque accru. La manifestation d’une dysphagie est attribuable à la propagation, dans la musculature œsophagienne, de l’effet pharmacologique de la toxine botulinique résultant de la diffusion de la neurotoxine.
Hématologique
Étant donné que Xeomin s’administre par injection et que l’état pathologique peut exiger de multiples injections dans les muscles profonds, le produit doit être utilisé avec prudence chez les patients :
- atteints de n’importe quel type de trouble hémorragique;
- qui reçoivent une anticoagulothérapie ou prennent d’autres substances à des doses anticoagulantes.
Réactions d’hypersensibilité
Des réactions d’hypersensibilité ont été signalées chez des patients traités par des neurotoxines botuliniques. En cas de réaction d’hypersensibilité grave (p. ex. réaction anaphylactique) et/ou immédiate, un traitement médical approprié doit être instauré.
Immunitaire
Le risque de formation d’anticorps neutralisant les toxines botuliniques peut subir l’influence de plusieurs facteurs et a été signalé comme étant lié à des doses élevées, à une dose totale plus élevée, à des injections trop fréquentes, au jeune âge à l’apparition de la maladie et à la nature de la toxine botulinique administrée. La formation d’anticorps peut engendrer l’échec du traitement. Voir la section 4 POSOLOGIE ET ADMINISTRATION.
Neurologique
Troubles neuromusculaires préexistants
Les patients atteints de troubles neuromusculaires peuvent être exposés à un risque accru de faiblesse musculaire démesurée, en particulier lors de l’administration du médicament par voie intramusculaire. La BoNT-A doit être utilisée sous la supervision d’un spécialiste chez ces patients et ne doit être utilisée que si l’on estime que les bienfaits potentiels du traitement surpassent les risques. Il faut faire preuve d’une prudence chez les patients ayant des antécédents de dysphagie et d’aspiration. Il faut faire preuve d’extrême prudence lors du traitement de ces patients pour une dystonie cervicale ou une sialorrhée chronique. Il faut informer les patients et leurs soignants d’obtenir immédiatement des soins médicaux en cas d’apparition de troubles de la déglutition, de l’élocution ou de la respiration.
Xeomin doit être utilisé avec prudence :
- chez les patients atteints de sclérose latérale amyotrophique (SLA);
- chez les patients ayant d’autres affections entraînant un dysfonctionnement neuromusculaire périphérique;
- dans les muscles ciblés qui présentent une faiblesse ou une atrophie prononcée.
Spasticité du membre supérieur et inférieur (adultes et enfants)
Des convulsions récurrentes ou nouvelles ont été notées, en particulier chez des patients y étant prédisposés. La relation exacte entre ces événements et l’injection de neurotoxine botulinique n’a pas été établie.
Il convient de rappeler aux patients antérieurement akinétiques ou sédentaires que la reprise de leurs activités doit être progressive à la suite de l’injection de Xeomin.
Spasticité du membre supérieur et inférieur (adultes)
Il convient de faire preuve de prudence lorsqu’on traite des patients, particulièrement les personnes âgées qui peuvent présenter un risque accru de chute.
Sialorrhée chronique
Dans les cas de sialorrhée induite par un médicament (p. ex. aripiprazole, clozapine, pyridostigmine), il faut envisager la possibilité de remplacer le médicament en cause ou encore de diminuer ou de cesser son administration avant d’utiliser Xeomin pour le traitement de la sialorrhée. L’efficacité et l’innocuité de Xeomin chez les patients atteints de sialorrhée induite par un médicament n’ont pas été étudiées.
En cas de sécheresse buccale associée à l’administration de Xeomin, une réduction de la dose doit être envisagée.
Il est recommandé de consulter un dentiste au début du traitement. Le dentiste doit être informé du traitement de la sialorrhée par Xeomin pour pouvoir prendre les mesures appropriées pour la prophylaxie des caries.
Ophtalmologique
Blépharospasme
Étant donné l’activité anticholinergique de la BoNT-A, Xeomin doit être administré avec prudence aux patients exposés à un risque de contracter un glaucome à angle fermé.
Il faut éviter des injections à proximité du muscle releveur de la paupière supérieure afin de réduire la survenue de ptosis (abaissement de la paupière). Une diplopie peut survenir à cause de la diffusion de la BoNT-A dans le muscle petit oblique de l’œil. En évitant les injections dans la partie médiale du muscle de la paupière inférieure, il est possible de réduire cette réaction indésirable.
La diminution du clignement due à l’injection de Xeomin dans le muscle orbiculaire peut conduire à une exposition de la cornée, à une lésion épithéliale persistante et à une ulcération de la cornée, en particulier chez les patients ayant présenté des troubles du nerf crânien (nerf facial). Des tests de sensibilité cornéenne doivent être effectués de façon consciencieuse chez les patients ayant été opérés aux yeux. Le traitement énergique de toute lésion épithéliale de la cornée est nécessaire. Ce traitement peut inclure un collyre protecteur, une pommade, des lentilles souples thérapeutiques ou l’occlusion de l’œil par un bandeau ou tout autre moyen similaire.
Des ecchymoses se produisent facilement dans les tissus mous de la paupière. L’application d’une légère pression immédiatement au point d’injection peut limiter ce risque.
7.1 Populations particulièresFemmes enceintes
Il n’existe aucune étude portant sur les femmes enceintes. Les études effectuées chez l’animal ont mis en évidence une toxicité pour la reproduction. Voir la section 16 TOXICOLOGIE NON CLINIQUE. Le risque chez l’humain est inconnu.
Le Xeomin ne doit pas être utilisé pendant la grossesse, sauf si cela est vraiment nécessaire.
7.1.2 Allaitement
On ignore si la BoNT-A est excrétée dans le lait maternel. Par conséquent, l’utilisation de Xeomin chez les femmes qui allaient n’est pas recommandée.
7.1.3 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité de Xeomin pour le traitement de la sialorrhée chronique chez les enfants atteints de troubles neurologiques et âgés de moins de 2 ans ou d’un poids inférieur à 12 kg, et pour des indications autres que la sialorrhée chronique dans les troubles neurologiques n’ont pas été étudiées chez les enfants.
Avant de commencer le traitement par Xeomin pour la sialorrhée chronique, il faut envisager des interventions non effractives comme des traitements oromoteurs et orosensoriels, une intervention comportementale ou une pharmacothérapie, d’après l’opinion du médecin sur l’état du patient.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : L’innocuité et l’efficacité de Xeomin pour le traitement de la sialorrhée chronique chez les enfants atteints de troubles neurologiques et âgés de moins de 2 ans ou d’un poids inférieur à 12 kg, et pour des indications autres que la sialorrhée chronique dans les troubles neurologiques n’ont pas été étudiées chez les enfants.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirablesLes effets indésirables du médicament s’observent habituellement au cours de la première semaine suivant l’injection et sont temporaires. Ils peuvent être liés au principe actif, à l’injection ou aux deux.
Les effets indésirables, liés à l’utilisation thérapeutique de la BoNT-A, sont principalement associés à la diffusion de la BoNT-A du muscle cible aux muscles adjacents. La prise en charge de la dystonie cervicale peut entraîner une dysphagie de gravité variable, pouvant causer des cas d’aspiration nécessitant parfois une intervention médicale. La dysphagie peut persister de deux à trois semaines après l’injection, mais un cas ayant duré cinq mois a été signalé. La dysphagie semble dépendante de la dose administrée. Le traitement du blépharospasme par injection périoculaire peut provoquer un ptosis et une diplopie. Les injections intramusculaires de la BoNT-A dans le traitement de la spasticité du membre supérieur ont couramment été associées à de la douleur dans l’épaule, le bras ou la main.
Les effets indésirables cardiovasculaires tels qu’arythmies et infarctus du myocarde, parfois d’issue fatale, ont rarement été signalés. Il n’a pas été clairement établi si ces décès sont liés aux BoNT-A utilisées ou à une maladie cardiovasculaire préexistante.
Un allongement de l’intervalle QT a été signalé chez 2 des 366 patients ayant participé à des études cliniques sur l’administration de Xeomin dans le traitement du blépharospasme et de la dystonie cervicale. Toutefois, ces données n’ont pas été jugées pertinentes sur le plan clinique par le cardiologue traitant, et le lien précis entre ces événements et Xeomin demeure inconnu.
Effets indésirables associés à l’injection
Comme c’est le cas de toute injection, l’administration de Xeomin peut entraîner une douleur localisée, de l’inflammation, une paresthésie, une hypoesthésie, une sensibilité, de l’enflure, de l’œdème, un érythème, des démangeaisons, une infection locale, un hématome, un saignement et/ou une ecchymose.
La douleur et/ou l’anxiété associées à l’utilisation de l’aiguille peuvent entraîner des réactions vasovagales, y compris une hypotension symptomatique, des nausées, un acouphène et une syncope transitoires.
Effets indésirables de la classe des neurotoxines botuliniques de type A
La faiblesse musculaire localisée est l’un des effets pharmacologiques attendus des toxines botuliniques. Pareillement, le fait d’injecter involontairement une toxine botulinique à une dose appropriée en dehors du muscle ciblé peut laisser croire à tort que le traitement n’est pas efficace.
Diffusion de la toxine
Des effets secondaires liés à la diffusion de la toxine à distance du point d’injection ont été très rarement signalés (faiblesse musculaire démesurée, dysphagie et pneumonie de déglutition, pouvant être d’issue fatale dans certains cas).
Réactions d’hypersensibilité
Les réactions d’hypersensibilité immédiates et/ou graves telles que l’anaphylaxie, la maladie sérique, l’urticaire, l’œdème des tissus mous et la dyspnée ont rarement été signalées.
Immunogénicité
Comme pour toutes les protéines thérapeutiques, il existe un risque d’immunogénicité. La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité de l’analyse.
Dans le cadre des essais cliniques appuyant les indications neurologiques et esthétiques approuvées qui ont été menés chez 2 598 patients traités par l’incobotulinumtoxinA et chez qui l’état sérologique a été déterminé, la présence d’anticorps neutralisants a été détectée après le traitement chez 7 (0,3 %), 5 (0,2 %) et 3(0,1 %) patients dont l’état sérologique au départ était respectivement inconnu, négatif et limite. Bien que les données chez les enfants soient encore limitées, les résultats disponibles suggèrent une faible immunogénicité semblable à celle de la population adulte.
Au total, lors de leur admission à l’étude, 42 % des patients avaient déjà reçu une toxine botulinique, 46 % n’en avaient jamais reçu et 13 % n’avaient pas d’antécédents de traitement botulinique dûment documentés.
8.2 Effets indésirables observés dans les essais cliniquesLes essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Administration intramusculaire
Une étude de phase 2 , une phase 4 , et neuf études de phase 3 portant sur l’innocuité de Xeomin ont été menées auprès de 2 311 patients ayant reçu les médicaments à l’essai (Xeomin, un agent comparateur actif ou un placebo). Au cours de ces études, 1 452 patients ont reçu Xeomin (507 patients présentant une dystonie cervicale [cervical dystonia, CD], 222, un blépharospasme [blepharospasm, BLEPH], 248, une spasticité du membre inférieur [post-stroke spasticity of the lower limb, PSSLL] et 538, une spasticité du membre supérieur après un accident vasculaire cérébral (AVC) [post-stroke spasticity of the upper limb, PSSUL]). Au total, 278, 98, 445 et 452sujets des études sur l’administration de doses répétées dans le traitement de la CD, du BLEPH, de la PSSUL et de la PSSLL, respectivement, ont reçu au moins deux injections de Xeomin.
Lors de l’étude de phase 2 sur la dystonie cervicale, la durée de la période d’observation a été de 120 jours. Au cours des essais de phase 3 sur la CD, le BLEPH et la PSSUL, cette période d’observation pouvait durer jusqu’à 21 semaines après l’injection d’une seule dose, et jusqu’à 69 semaines dans le cadre d’une phase de prolongation sur l’administration de doses répétées, à double insu (CD) ou d’une phase de prolongation ouverte (BLEPH et PSSUL).
Au cours de tous les essais contrôlés par un agent actif, les patients atteints de dystonie cervicale ont reçu une dose de 30 à 300 unités et les patients atteints de blépharospasme, une dose de 15 à 100 unités de Xeomin et/ou de l’agent comparateur actif 1 (onabotulinumtoxinA).
Lors de l’étude pivot contrôlée par placebo menée chez les patients atteints de PSSUL et de la phase de prolongation ouverte qui a suivi, les doses administrées conformément au protocole étaient de 170 à 400 unités. Lors de la phase de prolongation ouverte, jusqu’à un maximum de 5 intervalles d’injection étaient autorisés. Lors d’une étude additionnelle sur la PSSUL, les patients recevaient une dose unique de Xeomin allant jusqu’à 400 unités au maximum. Lors de l’étude contrôlée par placebo menée chez les patients atteints de CD, des doses de 120 et de 240 unités ont été administrées; les mêmes doses étaient également administrées lors de la phase de prolongation à double insu subséquente, sans dépasser 5 intervalles d’injection. Dans le cadre d’une étude ouverte menée chez des patients atteints de CD, les sujets ont reçu des doses de Xeomin allant de 50 à 300 unités pendant 25 à 121 semaines. Lors de l’étude contrôlée par placebo chez les patients atteints de BLEPH et de la phase de prolongation qui a suivi, les patients ont reçu 50 unités de Xeomin par œil, pour un maximum de 6 injections. Lors des études sur l’administration de doses répétées, les intervalles posologiques étaient flexibles, avec un intervalle minimum de 6 semaines entre deux injections.
Le profil d’innocuité dégagé des études sur l’administration de doses répétées s’est révélé semblable à celui que l’on a observé lors des études sur l’administration d’une dose unique contrôlées par placebo. Ni le taux d’incidence globale ni le taux d’incidence cumulative de réactions indésirables n’a augmenté avec le nombre croissant d’injections, peu importe l’indication traitée.
Les tableaux 6 à 10 présentent un résumé des effets indésirables, pour chaque indication, survenus chez au moins 1 % des patients traités par Xeomin et observés plus fréquemment que chez les témoins lors des études sur l’administration d’une dose unique.
Tableau 7 : Effets indésirables signalés chez ≥ 1 % des patients atteints de dystonie cervicale (à une fréquence supérieure à celle notée sous placebo) – étude contrôlée par placebo sur l’administration d’une dose unique
| Système de l’organisme Terme privilégié | Nombre de patients (%) | ||
| Xeomin 120 U n = 78 | Xeomin 240 U n = 81 | Placebo n = 74 | |
Troubles de l’appareil locomoteur et des tissus conjonctifs Douleur cervicale Faiblesse musculaire Douleur musculosquelettique Rigidité musculosquelettique Spasmes musculaires Myalgie Inconfort musculosquelettique | 4 (5,1) 5 (6,4) 5 (6,4) 1 (1,3) 1 (1,3) 1 (1,3) 1 (1,3) | 10 (12,4) 8 (9,9) 3 (3,7) 4 (4,9) 2 (2,5) 2 (2,5) 0 | 1 (1,4) 1 (1,4) 0 1 (1,4) 1 (1,4) 0 0 |
Troubles gastro-intestinaux Dysphagie Nausées Sécheresse de la bouche | 8 (10,3) 1 (1,3) 1 (1,3) | 13 (16,1) 2 (2,5) 1 (1,2) | 2 (2,7) 0 0 |
Troubles généraux et réactions au point d’injection Douleur au point d’injection Asthénie Syndrome pseudogrippal Enflure localisée Douleur Malaise | 7 (9,0) 1 (1,3) 1 (1,3) 1 (1,3) 1 (1,3) 0 | 4 (4,9) 1 (1,2) 0 0 0 1 (1,2) | 5 (6,8) 0 0 0 0 0 |
Troubles du système nerveux Céphalée Inconfort au niveau de la tête Présyncope Étourdissements Titubation de la tête Migraine Paresthésie Troubles de l’élocution | 2 (2,6) 0 0 1 (1,3) 0 0 0 0 | 2 (2,5) 2 (2,5) 2 (2,5) 1 (1,2) 1 (1,2) 1 (1,2) 1 (1,2) 1 (1,2) | 0 0 0 0 0 0 0 0 |
| Système de l’organisme Terme privilégié | Nombre de patients (%) | ||
| Xeomin 120 U n = 78 | Xeomin 240 U n = 81 | Placebo n = 74 | |
Troubles cutanés et sous-cutanés Hyperhidrose Érythème Décoloration de la peau | 1 (1,3) 1 (1,3) 1 (1,3) | 1 (1,2) 0 0 | 0 0 0 |
Troubles respiratoires, thoraciques et médiastinaux Dysphonie Douleur oropharyngée Rhinorrhée Étouffement Dyspnée | 1 (1,3) 1 (1,3) 1 (1,3) 0 0 | 0 0 0 1 (1,2) 1 (1,2) | 0 0 0 0 0 |
Infections et infestations Grippe | 0 | 1 (1,2) | 0 |
Blessures, empoisonnements et complications d’interventions Contusion | 1 (1,3) | 0 | 0 |
Tableau 8 : Effets indésirables signalés chez ≥ 1 % des patients atteints de dystonie cervicale (à une fréquence supérieure à celle notée sous placebo) – études avec agent comparateur actif sur l’administration d’une dose unique
Système de l’organisme Terme privilégié | Nombre de patients (%) | |
Xeomin n = 272 | Agent comparateur actif 1 (onabotulinumtoxinA) n = 244 | |
Troubles gastro-intestinaux Dysphagie | 24 (8,8) | 15 (6,1) |
Troubles de l’appareil locomoteur et des tissus conjonctifs Douleur cervicale Faiblesse musculaire | 5 (1,8) 4 (1,5) | 1 (≤ 1) 1 (≤ 1) |
Troubles généraux et réactions au point d’injection Douleur au point d’injection | 3 (1,1) | 1 (≤ 1) |
Globalement, lors de la phase principale et de la phase d’administration de doses répétées de deux études de longue durée menées chez des patients atteints de dystonie cervicale, les patients ont reçu jusqu’à six injections de Xeomin à des intervalles minimaux de six semaines entre les injections. Les effets indésirables signalés chez ≥ 1 % des patients après l’une ou l’autre des injections comprenaient : sécheresse de la bouche, dysphagie, dysphonie, céphalée, titubation de la tête, douleur au point d’injection, fatigue musculaire, spasmes musculaires, raideur musculaire, faiblesse musculaire, douleurs musculosquelettiques, rigidité musculosquelettique, douleur cervicale et infection des voies respiratoires supérieures.
Tableau 9 : Effets indésirables signalés chez ≥ 1 % des patients atteints de blépharospasme (à une fréquence supérieure à celle notée sous placebo) – étude contrôlée par placebo sur l’administration d’une dose unique
Système de l’organisme Terme privilégié | Nombre de patients (%) | |
| Xeomin n = 74 | Placebo n = 34 | |
Troubles oculaires Ptosis Sécheresse oculaire Vision trouble Troubles de la vue Diplopie Douleur oculaire Sécrétion accrue de larmes | 13 (17,6) 11 (14,9) 3 (4,1) 2 (2,7) 1 (1,4) 1 (1,4) 1 (1,4) | 1 (2,9) 3 (8,8) 0 0 0 0 0 |
Troubles gastro-intestinaux Sécheresse de la bouche Troubles des lèvres Dysphagie Nausées | 7 (9,5) 2 (2,7) 1 (1,4) 1 (1,4) | 1 (2,9) 0 0 0 |
Troubles généraux et réactions au point d’injection Douleur au point d’injection Fatigue | 3 (4,1) 1 (1,4) | 0 0 |
Troubles du système nerveux Céphalée | 1 (1,4) | 0 |
Tableau 10 : Effets indésirables signalés chez ≥ 1 % des patients atteints de blépharospasme (à une fréquence supérieure à celle notée sous placebo) – étude avec agent comparateur actif sur l’administration d’une dose unique
Système de l’organisme Terme privilégié | Nombre de patients (%) | |
Xeomin n = 148 | Agent comparateur actif 1 (onabotulinumtoxinA) n = 152 | |
Troubles oculaires
Ptosis 9 (6,1) 7 (4,6)
Système de l’organisme Terme privilégié | Nombre de patients (%) | |
Xeomin n = 148 | Agent comparateur actif 1 (onabotulinumtoxinA) n = 152 | |
| Sécheresse oculaire | 3 (2,0) | 0 |
Globalement, lors de la phase principale et de la phase d’administration de doses répétées de l’étude de longue durée menée chez des patients atteints de blépharospasme, les patients ont reçu jusqu’à six injections de Xeomin à des intervalles minimaux de six semaines entre les injections. Les effets indésirables signalés chez ≥ 1 % des patients après l’une ou l’autre des injections comprenaient : asthénie, blépharospasme, diplopie, sécheresse oculaire, sécheresse de la bouche, clignements excessifs, ptosis, douleur oculaire, parésie faciale, fatigue, céphalée, hématome au point d’injection, douleur au point d’injection, sécrétion accrue de larmes, troubles des lèvres, faiblesse musculaire, nausées, hyperémie oculaire, œdème, hématome périorbitaire, éruption cutanée, troubles de l’élocution, urticaire, vision trouble et troubles de la vue.
Tableau 11 : Effets indésirables signalés chez ≥ 1 % des patients atteints de spasticité du membre supérieur (à une fréquence supérieure à celle notée sous placebo) – étude contrôlée par placebo sur l’administration d’une dose unique
Système de l’organisme Terme privilégié | Nombre de patients (%) | |
| Xeomin n = 283 | Placebo n = 182 | |
| Infections et infestations | ||
| Rhinopharyngite | 4 (1,4) | 0 |
| Infection des voies respiratoires supérieures | 4 (1,4) | 1 (0,5) |
| Troubles du système nerveux | ||
| Épilepsie | 6 (2,1) | 0 |
| Troubles gastro-intestinaux | ||
| Sécheresse de la bouche | 4 (1,4) | 1 (0,5) |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | ||
| Douleur dans les extrémités | 4 (1,4) | 0 |
| Blessures, empoisonnements et complications d’interventions | ||
| Chute | 3 (1,1) | 0 |
| Troubles du métabolisme et de la nutrition | ||
| Hyperglycémie | 3 (1,1) | 0 |
Globalement, lors de la période principale et de la période d’administration de doses répétées de l’étude de longue durée menée chez des patients atteints de spasticité du membre supérieur, les patients ont reçu jusqu’à six injections de Xeomin à des intervalles minimaux de 12 semaines entre les injections. Les effets indésirables signalés chez ≥ 1 % des patients après l’une ou l’autre des injections comprenaient : sécheresse de la bouche, douleur au point d’injection, faiblesse musculaire et douleur dans les extrémités.
Globalement, lors de la période principale et de la période d’administration de doses répétées de l’étude de longue durée menée chez des patients atteints de spasticité du membre inférieur, les patients ont reçu jusqu’à quatre injections de Xeomin à des intervalles minimaux de 10 semaines entre les injections. Aucun effet indésirable n’est survenu chez plus de 1 % des sujets avec un pourcentage plus élevé que le placebo.
Table 12: Effets indésirables signalés chez ≥1% des patients souffrant de spasticité des membres inférieurs (plus que le placebo) - Études contrôlées par placebo à dose unique
Système de l’organisme Terme privilégié | Nombre de patients (%) | |||||||||||
| Xeomin | Placebo | |||||||||||
| N=248 | N=249 | |||||||||||
| Infections et infestations | ||||||||||||
| Nasopharyngite | 16 (6.5 | ) | 12 (4.8 | ) | ||||||||
| Pharyngite | 3 (1.2) | 0 | ||||||||||
| Tinea pedis | 3 (1.2) | 0 | ||||||||||
Troubles de l'appareil locomoteur et du tissu conjonctif Faiblesse musculaire | ||||||||||||
| Faiblesse musculaire | 5 (2.0) | 3 (1.2) | ||||||||||
| Troubles du système nerveux | ||||||||||||
| Épilepsie | 3 (1.2) | 1 (0.4) | ||||||||||
| Affections de la peau et du tissu sous-cutané | ||||||||||||
| Chute | 8 (3.2) | 5 (2.0) | ||||||||||
| Affections de la peau et du tissu sous-cutané | ||||||||||||
| Eczéma | 6 (2.4) | 1 (0.4) | ||||||||||
| Troubles du métabolisme et de la nutrition | ||||||||||||
| Déshydratation | 3 (1.2) | 0 | ||||||||||
| Troubles oculaires | ||||||||||||
| Vision trouble | 3 (1.2) | 0 | ||||||||||
Administration intraglandulaire
Au total, 184 patients ont été recrutés dans l’étude contrôlée par placebo sur la sialorrhée chronique chez les adultes avec des patients randomisés pour recevoir le Xeomin aux doses de 75 unités, 100 unités ou un placebo (voir la section 14 ESSAIS CLINIQUES). Voir la section 14 ESSAIS CLINIQUES. Plus de 50 % des patients de cette étude étaient âgés de 65 ans et plus.
| ~ | r | J | ||||||||||
| 1 | ||||||||||||
| I | I | I | I | |||||||||
| I I | 11 | |||||||||||
| I | I | 11 | ||||||||||
| I | I | I I | ||||||||||
| I | I | I I | ||||||||||
| L_J | L_J | |||||||||||
| I | I I | I I | ||||||||||
| I | I I | 11 | ||||||||||
| I | I I | 11 | ||||||||||
Tableau 13 : Effets indésirables signalés chez ≥ 1 % des patients adultes atteints de sialorrhée
(fréquence supérieure à celle notée sous placebo) – étude contrôlée par placebo sur l’administration d’une dose unique
Système de l’organisme Terme privilégié | Nombre de patients (%) | ||
| Xeomin 100 unités n = 74 | Xeomin 75 unités n = 74 | Placebo n = 36 | |
Troubles gastro- intestinaux Sécheresse de la bouche Dysphagie Altération de la salive | 2 (2,7) 0 1 (1,4) | 4 (5,4) 2 (2,7) 0 | 0 0 0 |
Troubles du système nerveux Paresthésie Dysgueusie Troubles de l’élocution | 1 (1,4) 0 0 | 1 (1,4) 1 (1,4) 1 (1,4) | 0 0 0 |
Globalement, lors de la phase principale et de la phase d’administration de doses répétées de l’étude menée chez des patients adultes atteints de sialorrhée, jusqu’à quatre séances consécutives d’injection de Xeomin ont eu lieu, à des intervalles d’au moins 16 semaines entre les injections. Les effets indésirables signalés chez ≥ 1 % des patients après l’injection comprenaient : sécheresse de la bouche, dysphagie, paresthésie et troubles de l’élocution.
Des cas de sécheresse de la bouche persistante (> 110 jours) d’intensité sévère, susceptible de causer d’autres complications comme la gingivite, la dysphagie et des caries, ont été signalés.
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
Il y avait 148 patients qui ont reçu une dose de Xeomin selon le poids corporel et 72 patients ont reçu un placebo dans le volet à double insu et contrôlé par placebo de l’étude chez des enfants atteints de sialorrhée chronique et 35 autres patients de 2 à 5 ans ont reçu une dose de Xeomin en phase ouverte selon le poids corporel (voir la section 14 ESSAIS CLINIQUES).
Le tableau 14 présente les effets indésirables survenus chez ≥ 1 % des patients de 6 à 17 ans traités par Xeomin dans le volet à double insu et contrôlé par placebo de l’étude. L’effet indésirable le plus souvent signalé chez les patients de 2 à 5 ans après les injections de Xeomin était la rhinopharyngite (6 %).
Tableau 14 : Effets indésirables signalés chez ≥ 1 % des enfants atteints de sialorrhée (fréquence supérieure à celle notée sous placebo) – étude contrôlée par placebo sur l’administration d’une dose unique
Système de l’organisme Terme privilégié | Nombre de patients (%) | |
| Xeomin (6 à 17 ans) n = 148 | Placebo (6 à 17 ans) n = 72 | |
Troubles respiratoires, thoraciques et médiastinaux Bronchite Pharyngite | 2 (1,4) 5 (3,4) | 0 2 (2,8) |
Troubles du système nerveux Céphalée | 2 (1,4) | 0 |
Troubles gastro-intestinaux Vomissements | 2 (1,4) | 0 |
Au cours de la phase de prolongation ouverte de l’étude chez des enfants atteints de sialorrhée chronique, 247 patients de 2 à 17 ans ont reçu jusqu’à trois autres traitements par Xeomin toutes les 16 ± 2 semaines. Le profil d’innocuité de Xeomin pendant la phase de prolongation ouverte était semblable à celui observé dans la phase à double insu de l’étude contrôlée par placebo avec les effets indésirables les plus fréquemment signalés de rhinopharyngite et de pharyngite chez les patients de 6 à 17 ans. Chez les patients de 2 à 5 ans, les effets indésirables les plus fréquemment signalés étaient les suivants : infection virale des voies respiratoires, pharyngite, infection des voies respiratoires et rhinite.
8.3 Effets indésirables peu courants observés au cours des essais cliniques Les effets indésirables observés chez les patients traités par Xeomin (< 1 %, mais plus fréquents que chez les témoins) lors des études contrôlées sur l’administration d’une dose unique sont présentés ci-dessous.
Dystonie cervicale
Étouffement, colite, contusion, dysphonie, dyspnée, érythème, douleur oculaire, titubation de la tête, syndrome pseudogrippal, enflure localisée, malaise, migraine, inconfort musculosquelettique, douleur oropharyngée, douleur, paresthésie, prurit, éruption cutanée, rhinorrhée, décoloration de la peau, exfoliation de la peau, troubles de l’élocution, tremblements.
Blépharospasme
Parésie des muscles extraoculaires, prurit oculaire, faiblesse musculaire, paresthésie, hématome périorbitaire, prurigo.
Spasticité du membre supérieur
Asthénie, céphalée, faiblesse musculaire, myalgie, nausées, douleur dans les extrémités.
Spasticité du membre inférieur
Aucun effet signalé.
Sialorrhée chronique (adultes)
Aucun effet signalé.
8.3.1 Effets indésirables peu courants observés au cours des essais cliniques – enfants
Dysphagie, sécheresse de la bouche, altération de la salive (épaississement).
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Lors de tous les essais cliniques, aucun résultat n’a révélé de modifications pathologiques sous-jacentes attribuables au médicament à l’étude, tant en ce qui a trait à la fréquence des anomalies des valeurs hématologiques et biologiques qu’aux changements moyens des valeurs de laboratoire pour l’un ou l’autre des groupes de traitement.
Conclusions après la mise sur le marché
Non disponibles.
8.5 Effets indésirables observés après la mise en marché
Lors de l’utilisation de Xeomin qui a suivi l’approbation de commercialisation, les effets indésirables suivants ont été signalés : gonflement oculaire, œdème oculaire, madarose, vision trouble, réaction au point d’injection, asthénie, fatigue, dysphagie, nausées, distension abdominale, réactions d’hypersensibilité, comme de l’enflure, un œdème (par ailleurs autre qu’au point d’injection), de l’érythème, un prurit, une éruption (locale et généralisée), dermatite allergique, éruption d’origine médicamenteuse, lymphadénopathie, alopécie et dyspnée, dysphonie, toux, asthme, zona, faiblesse musculaire, spasme musculaire, atrophie musculaire, myalgie, trismus, dysarthrie, somnolence, insuffisance cardiovasculaire, collapsus circulatoire, rêves anormaux, symptômes pseudogrippaux, sialolithiase.
Puisque ces effets sont signalés de façon volontaire par une population de taille incertaine, il n’est pas toujours possible d’estimer de manière fiable leur fréquence ou d’établir un lien de cause à effet avec l’exposition au médicament.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Aperçu des interactions médicamenteuses
Aucune étude sur les interactions médicamenteuses n’a été réalisée.
9.2 Interactions médicament-comportementNon disponibles.
9.3 Interactions médicament-médicamentAucune interaction avec des produits à base de plantes médicinales n’a été établie.
En théorie, les effets de la toxine botulinique peuvent être intensifiés par les antibiotiques aminoglycosides ou par d’autres médicaments qui bloquent la transmission neuromusculaire, tels que les myorelaxants de type tubocurarine.
Par conséquent, l’utilisation concomitante de Xeomin et d’aminoglycosides, de polymyxines, de tétracyclines, de lincomycine, de spectinomycine ou de tout autre médicament qui bloquent la transmission neuromusculaire, nécessite une vigilance particulière. Les relaxants des muscles périphériques doivent être utilisés avec prudence. Il faut, au besoin, réduire la dose de départ du myorelaxant ou utiliser une substance à action intermédiaire comme le vécuronium ou l’atracurium plutôt que des substances ayant des effets plus durables.
En outre, lorsque Xeomin est utilisé pour le traitement de la sialorrhée chronique, l’irradiation de la tête et du cou, y compris des glandes salivaires, et/ou de l’administration concomitante d’anticholinergiques (p. ex. atropine, glycopyrronium, scopolamine) peuvent augmenter l’effet de la toxine.
Les amino-4-quinoléines peuvent réduire l’effet de Xeomin.
9.4 Interactions médicament-alimentAucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.5 Interactions médicament-plante médicinaleAucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.6 Interactions médicament-tests de laboratoireAucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’actionLe mode d’action de la neurotoxine botulinique de type A (BoNT-A) est bien caractérisé. Il comporte quatre étapes qui mènent à la diminution des contractions musculaires. Les quatre étapes sont les suivantes : liaison, captage dans une vésicule, translocation dans le cytosol et clivage protéolytique de la SNAP 25.
L’extrémité C-terminale de la chaîne lourde de la BoNT-A se fixe aux sites de liaison (ganglioside GT1b et protéine membranaire de la vésicule synaptique SV2C) situés sur les axones présynaptiques cholinergiques terminaux ayant une très forte spécificité et affinité (intervalle picomolaire). Le site réel de liaison protéique de la BoNT-A n’a pas encore été entièrement caractérisé.
Après la liaison, la molécule de BoNT-A est fixée par endocytose dans son intégralité, de telle sorte qu’elle loge dans une vésicule d’endocytose du cytosol de la terminaison nerveuse. La translocation de la chaîne légère de la BoNT-A à partir de la vésicule dans le cytosol est ensuite régie par un domaine N-terminal de la chaîne lourde de 50 kD qui subit une modification de sa configuration menant à la formation d’un canal transmembranaire hydrophile dans la vésicule, à travers laquelle la chaîne légère, une endopeptidase dépendante du zinc, fait saillie dans le cytosol. In vitro, la translocation est décelable dans les 20 minutes suivant la liaison et atteint son maximum après 90 minutes.
Après la translocation dans le cytosol de la terminaison nerveuse, la chaîne légère de neurotoxine devient protéolytiquement active et coupe un composant particulier (SNAP 25) du mécanisme de fusion vésiculaire, qui est essentiel à la libération de l’acétylcholine. En inhibant l’acétylcholine, la BoNT-A diminue les contractions musculaires. L’inhibition de la neurotransmission à la jonction neuromusculaire et au niveau des glandes salivaires mène à une rétraction de la plaque motrice des terminaisons nerveuses et à la perte ultérieure de l’organisation de la plaque motrice.
Pour compenser, s’ensuit, dans les quatre jours, un bourgeonnement important par la membrane de la terminaison nerveuse touchée qui mène à la formation de synapses fonctionnelles temporaires et au retour partiel de la fonction musculaire dans les 28 jours environ suivant le début du traitement. Dans les deux mois environ, les terminaisons nerveuses touchées commencent à retrouver leur capacité de libérer l’acétylcholine, et les connexions initiales des plaques motrices se rétablissent graduellement. Le bourgeonnement cesse et les synapses temporaires commencent à perdre leur capacité fonctionnelle. Dans les trois mois environ, les terminaisons nerveuses initiales fonctionnent de nouveau pleinement entraînant la normalisation des plaques motrices initiales. Ce phénomène provoque la rétraction et la régression des bourgeons et la réparation fonctionnelle totale des terminaisons initiales.
De plus, les synapses nerveuses cholinergiques, autonomes, parasympathiques et postganglionnaires sympathiques constituent aussi des cibles possibles d’interventions thérapeutiques, telles que l’injection intradermique de BoNT-A menant à la dénervation des glandes eccrines. Par conséquent, il est possible que les effets systémiques des injections locales de BoNT-A sur le système nerveux autonome puissent inclure la xérostomie, l’alacrymie et des troubles de l’accommodation oculaire.
10.2 PharmacodynamieLa pharmacodynamie de la BoNT-A injectée localement est bien établie, la faiblesse musculaire liée à la dose découlant de l’inhibition irréversible de la libération de l’acétylcholine par les vésicules présynaptiques.
L’effet pharmacologique souhaité de la BoNT-A est associé à une contraction moindre du muscle ciblé, alors que les effets indésirables semblent être liés à la diffusion de la toxine du muscle ciblé aux muscles et/ou nerfs adjacents. La relaxation musculaire survient en général de 2 à 5 jours après l’injection intramusculaire, l’effet maximal se manifestant habituellement après 2 semaines et persistant en moyenne de 9 à 16 semaines.
La diffusion de la BoNT-A des points d’injection intramusculaire aux tissus environnants dépend de la dose. Limiter la dose de la BoNT-A dans les régions anatomiques critiques favorise donc la prévention des complications (p. ex. limiter la dose administrée dans le muscle orbiculaire pour prévenir le ptosis, ou dans le muscle sterno-cléido-mastoïdien pour prévenir la dysphagie chez le patient atteint de dystonie cervicale). La technique consistant à injecter à plusieurs endroits les muscles ciblés comptant des zones d’innervation dispersées (p. ex. muscle sterno-cléido-mastoïdien, muscle orbiculaire) peut à la fois réduire les effets indésirables chez les patients recevant la BoNT-A et atteindre davantage de fibres intrafusales.
Deux études pharmacodynamiques portant sur Xeomin (incobotulinumtoxinA) ont été menées chez des volontaires en bonne santé. Ces études, contrôlées par un agent actif (onabotulinumtoxinA), portaient sur un modèle de petit muscle du pied (muscle pédieux). Les études contrôlées par un agent actif ont montré une diminution du potentiel d’action musculaire combinée chez tous les sujets, les effets des traitements ayant été similaires. Aucune différence significative n’a été observée entre les préparations en ce qui a trait au degré de paralysie, à l’apparition de la paralysie et à la durée de l’effet. Lors d’une étude portant sur la réponse liée à la dose, dans l’ensemble, un lien entre la dose et la réponse a été observé lorsque le groupe recevant la dose la plus élevée (32 unités) était comparé à celui recevant la dose la plus faible (2 unités). Les effets ont été similaires chez les patients sous Xeomin (incobotulinumtoxinA) et les patients recevant la préparation classique du complexe de la BoNT-A (onabotulinumtoxinA), et ce, quelle que soit la dose. Aucune diffusion locale de l’une ou l’autre des préparations n’a été observée dans les muscles adjacents aux doses évaluées.
10.3 PharmacocinétiqueLes études de distribution et de cinétique classiques ne peuvent être menées sur la BoNT-A, car la substance active est administrée en très petites quantités (picogrammes par injection) et se lie trop rapidement et de manière irréversible aux terminaisons nerveuses cholinergiques.
Comme de nombreuses autres protéines de cette taille, la BoNT-A a montré qu’elle subissait un transport axonal rétrograde après l’injection intramusculaire. Le passage transsynaptique rétrograde de la BoNT-A active dans le système nerveux central n’a cependant pas été observé. La BoNT-A ayant subi une protéolyse libère des acides aminés qui pénétreront dans les voies métaboliques physiologiques normales où ils sont recyclés ou catabolisés selon les besoins de la cellule.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Xeomin, non reconstitué, est conservé à température ambiante (jusqu’à 25 °C) et ne doit pas être utilisé après la date de péremption indiquée sur l’emballage extérieur.
Solution reconstituée : ce produit ne renferme aucun agent de conservation antimicrobien et devrait idéalement être utilisé immédiatement après sa reconstitution. La solution reconstituée est stable pendant une période allant jusqu’à 24 heures à une température de 2 à 8 °C.
Ne pas congeler la solution reconstituée de Xeomin.
Marche à suivre pour la mise au rebut sécuritaire des fioles, des seringues et du matériel utilisés : Marche à suivre pour la mise au rebut sécuritaire des fioles, des seringues et du matériel utilisés : Il faut inactiver le contenu des fioles non utilisées et toute solution Xeomin qui reste dans les fioles et/ou les seringues en y ajoutant l’une des solutions suivantes : éthanol à 70 %, isopropanol à 50 %, hydroxyde de sodium dilué (NaOH 0,1 N) ou hypochlorite de sodium dilué (NaOCl à au moins 0,1 %).
Les fioles, les seringues et tout autre matériel utilisés ne doivent pas être vidés et doivent être mis dans des contenants appropriés et jetés conformément aux exigences locales.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Recommandations à suivre en cas d’incident survenant lors de la manipulation des BoNT-A :
Tout produit renversé doit être essuyé, soit à l’aide d’un linge absorbant imprégné de l’une ou l’autre des solutions indiquées ci-dessus s’il s’agit de la poudre ou à l’aide d’un linge absorbant sec s’il s’agit de la solution reconstituée.
Les surfaces contaminées doivent être nettoyées à l’aide d’un matériau absorbant imprégné de l’une des solutions énumérées ci-dessus, puis séchées.
Si une fiole est brisée, ramasser prudemment les morceaux de verre et nettoyer la surface en suivant les instructions données ci-dessus, en faisant attention de ne pas se couper.
En cas de contact du produit avec la peau, rincer abondamment la zone touchée avec de l’eau.
En cas de contact du produit avec les yeux, les rincer abondamment avec de l’eau ou avec une solution de rinçage ophtalmique.
En cas de contact du produit avec une plaie, une coupure ou une éraflure, la rincer abondamment avec de l’eau et prendre les mesures médicales appropriées en fonction de la dose injectée. PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : incobotulinumtoxinA
Nom chimique : neurotoxine botulinique de type A (toxinum botulinicum typum A)
Formule moléculaire et masse moléculaire :
L’incobotulinumtoxinA est synthétisée par la bactérie anaérobie Clostridium botulinum en une seule chaîne de polypeptides (1 296 résidus aminoacides, poids moléculaire ~150 kD), qui est par la suite scindée par une protéase endogène entre les résidus en position 438 et 439 et en position 448 et 449 pendant la modification post-translationnelle. Un décapeptide (résidus en position 439 à 448) est coupé de la protéine, donnant lieu à une chaîne lourde au poids moléculaire d’environ 100 kD, et à une chaîne légère dont le poids moléculaire est d’environ 50 kD. Ces chaînes distinctes sont liées par covalence par un pont disulfure. La chaîne légère est associée à un ion zinc et fonctionne comme une endopeptidase dépendante du zinc. La chaîne lourde comporte deux domaines fonctionnels : le segment N-terminal constitue le domaine de translocation et le segment C-terminal, le domaine de liaison (figure 1).
Formule de structure :
Figure 1 : Structure de la neurotoxine purifiée (150 kD) exempte de protéines complexantes
(incobotulinumtoxinA)
S S
COOH
NH 2
Zn 2+ Chaîne légère
Chaîne lourde
Propriétés physicochimiques :
Xeomin (incobotulinumtoxinA) est présenté sous forme de poudre blanche, stérile, sans agent de conservation pour solution injectable (lyophilisat) et conditionné dans des fioles de verre à usage unique emballées sous azote. Chaque fiole renferme 50, 100, ou 200 unités d’incobotulinumtoxinA (neurotoxine de Clostridium botulinum de type A [150 kD], exempte de protéines complexantes), 4,7 mg de sucrose et 1,0 mg d’albumine humaine. Avant d’utiliser Xeomin, il faut le reconstituer à l’aide d’un soluté physiologique à 0,9 % du commerce (non fourni dans l’emballage) pour obtenir une solution limpide et incolore. Le format des fioles permet de préparer diverses concentrations (c’est-à-dire, doses).
Norme pharmaceutique : maison
Caractéristiques du produit :
Xeomin est une préparation d’incobotulinumtoxinA. Elle est produite par un procédé de fermentation anaérobie sous l’action de bactéries provenant de la souche Hall de Clostridium botulinum en une seule chaîne polypeptidique de poids moléculaire d’environ 150 kD. La neurotoxine fait partie d’un complexe de poids moléculaire élevé (PM = 900 kD) composé d’au moins cinq protéines additionnelles (= protéines complexantes). Au cours du procédé de fabrication exclusif de la substance médicamenteuse, la neurotoxine traverse plusieurs étapes de purification pendant lesquelles les protéines complexantes sont séparées de la neurotoxine. Xeomin correspond à la neurotoxine purifiée qui a été scindée de protéines complexantes (hémagglutinines et protéines non toxiques et non hémagglutinantes) pendant la fabrication.
14 ESSAIS CLINIQUES
14.1 Conception des essais et caractéristiques démographiques des étudesL’innocuité et l’efficacité de Xeomin ont été évaluées au cours de dix essais multicentriques, contrôlés, à répartition aléatoire, à double insu et à groupes parallèles. Les données démographiques des études et la conception des essais sont résumées dans le tableau 14.
Tableau 15 : Résumé des données démographiques des patients dans les essais cliniques portant sur l’innocuité et l’efficacité de Xeomin
N° de
l’essai
| Conception de l’étude/indication | Posologie et voie d’administration | Nombre de sujets (n = nombre) | Âge moyen en années (Tranche) |
Nombre d’hommes
(%)
Administration intramusculaire
1-CD
| Essai multicentrique, à répartition aléatoire, à double insu, en groupes parallèles et contrôlé par un agent actif visant à évaluer la non-infériorité/dystonie cervicale | Xeomin : de 70 à 300 U Agent comparateur actif : de 70 à 300 U injection intramusculaire initiale | n = 463 PR n = 420 TSP | Xeomin : 50,3 (18-74) |
Xeomin : 87 (37,7)
900 kD Agent comparateur actif : 49,2 (20-75) |
900 kD Agent comparateur actif :
90 (38,8)
2-CD
| Essai multicentrique, à répartition aléatoire, à double insu, en groupes parallèles et contrôlé par placebo comportant une phase de prolongation à double insu/dystonie cervicale | Phase principale : Xeomin 120 ou 240 U ou placebo par injection intramusculaire initiale | Phase principale : n = 233 PR n = 215 TSP | Phase principale : Xeomin 120 U : 52,8 (18-73) 240 U : |
Phase principale : Xeomin 120 U :
27 (34,6)
240 U :
27 (33,3)
N° de l’essai
| Conception de l’étude/indication | Posologie et voie d’administration | Nombre de sujets (n = nombre) | Âge moyen en années (Tranche) |
Nombre d’hommes
(%)
Phase de prolongation à double insu : 120 ou 240 U; jusqu’à 5 injections intramusculaires sur une période de 48 semaines | Phase de prolongation à double insu : n = 214 PR n = 193 TSP | 53,2 (22-75) Placebo : 52,4 (30-79) |
Placebo : 25 (33,8)
Phase de prolongation à double insu : Xeomin 120 U : 53,6 (24-74) 240 U : 52,4 (18-79) |
Phase de prolongation à double insu : Xeomin 120 U :
34 (33,0)
240 U :
42 (37,8)
1-
BLEPH
Essai multicentrique, à répartition aléatoire, à double insu, en groupes parallèles et contrôlé par un agent actif visant à évaluer la non- infériorité/blépharospasme | Xeomin : ≤ 35 U par œil Agent comparateur actif : ≤ 35 U par œil injection intramusculaire initiale | n = 300 PR n = 256 TSP | Xeomin : 63,9 (37-87) |
Xeomin : 32 (21,6)
900 kD Agent comparateur actif : 61,5 (25-81) |
900 kD Agent
comparateur actif :
50 (32,9)
2-
BLEPH
Essai multicentrique, à répartition aléatoire, à double insu, en groupes parallèles et contrôlé par placebo comportant une phase de prolongation ouverte (PO)/blépharospasme | Phase à double insu : Xeomin : ≤ 50 U par œil ou placebo injection intramusculaire initiale Phase de prolongation ouverte : Xeomin : ≤ 50 U par œil; jusqu’à 5 injections intramusculaires en 48 semaines | Phase à double insu : n = 109 PR n = 102 TSP Phase de prolongation ouverte : n = 102 PR n = 76 TSP | Phase à double insu : Xeomin : 61,5 (22-79) Placebo : 62,6 (46-79) |
Phase à double insu :
Xeomin :
26 (34,7)
Placebo : 12 (35,3)
| Phase de prolongation ouverte : 62,2 (22-79) |
Phase de
prolongation ouverte :
36 (35,3)
1-
PSSUL
| Essai multicentrique, à répartition aléatoire, à double insu, en groupes parallèles et contrôlé par | Phase à double insu : Xeomin : de 170 à 400 U ou placebo | Phase à double insu : n = 148 PR n = 140 TSP | Phase à double insu : Xeomin : 58,1 (34-78) |
Phase à double insu :
Xeomin : 45 (61,6) N° de l’essai
| Conception de l’étude/indication | Posologie et voie d’administration | Nombre de sujets (n = nombre) | Âge moyen en années (Tranche) |
Nombre d’hommes
(%)
| placebo comportant une phase de prolongation ouverte/spasticité du membre supérieur après un AVC | injection intramusculaire initiale Phase de prolongation ouverte : Xeomin, injections répétées à des doses allant jusqu’à 400 U; jusqu’à 5 injections intramusculaires sur une période de 48 à 69 semaines | Phase de prolongation ouverte : n = 145 PR n = 145 TSP | Placebo : 53,3 (23-79) |
Placebo : 50 (66,7)
| Phase de prolongation ouverte : 55,7 (23-79) |
Phase de prolongation ouverte : 93 (64,1)
2-
PSSUL
| Essai multicentrique, à répartition aléatoire, à double insu et contrôlé par placebo comportant une phase de prolongation ouverte/spasticité du membre supérieur après un AVC | Phase à double insu : Xeomin 400 U ou placebo injection intramusculaire initiale Phase de prolongation ouverte : Xeomin 400 U; jusqu’à 3 injections intramusculaires sur 36 semaines | Phase à double insu : n = 317 PR n = 238 TSP Phase de prolongation ouverte : n = 296 PR | Phase à double insu : Xeomin : 55,3 (20-79) Placebo : 57,8 (29-78) |
Phase à double insu :
Xeomin :
120
(57,1)
Placebo : 61 (57,0)
Phase de prolongation ouverte : 56,3 (20-79) |
Phase de prolongation ouverte : 169 (57,1)
1-
PSSLL
Essai multicentrique à répartition aléatoire portant sur la réponse liée à la dose, à double insu, à groupes parallèles et contrôlé par placebo mené auprès de sujets âgés de 2 à 17 ans avec phase de tolérabilité préliminaire ouverte et prolongation ouverte/Spasticité du membre supérieur ou spasticité combinée du | Phase de tolérabilité préliminaire : Xeomin 400 U… Phase à double insu : Xeomin 400 U ou | Phase de tolérabilité préliminaire : n = 11 PR Phase à double insu : | Phase de tolérabilité préliminaire : 48,7 (33 à 64) |
Phase de tolérabilité préliminaire :
8 (72,7) N° de l’essai
| Conception de l’étude/indication | Posologie et voie d’administration | Nombre de sujets (n = nombre) | Âge moyen en années (Tranche) |
Nombre d’hommes
(%)
| membre supérieur et inférieur après un AVC | placebo, Intramusculaire Phase de prolongation ouverte : Xeomin 400 U; jusqu’à 3 injections intramusculaires sur 32 à 40 semaines | n = 208 PR n = 200 TSP Phase de prolongation ouverte : n = 202 PR | |
Phase à double insu : Xeomin : 59,5 (20 à 79) Placebo : 58,8 (25 à 80) |
Phase à
double insu :
Xeomin :
74 (71,2)
Placebo :
84 (80,8)
Phase de prolongation ouverte : 58,7 (20 à 80) |
Phase de prolongation ouverte : 155 (76,7)
2-
PSSLL
| Période en double |
Période en double N° de l’essai
| Conception de l’étude/indication | Posologie et voie d’administration | Nombre de sujets (n = nombre) | Âge moyen en années (Tranche) |
Nombre d’hommes
(%)
aveugle : Xeomin : 57.3 (26-79) Placebo : 57.0 (18-80) Période OLEX : 56.7 (18-80) |
aveugle :
Xeomin :
104
(72.2)
Placebo :
90
(62.1) Période OLEX
:
179
(66.5)
Administration intraglandulaire
1-SIA
Essai multicentrique, à répartition aléatoire, à double insu, en groupes parallèles et contrôlé par placebo comportant une phase de prolongation/sialorrhée chronique | Phase à double insu : Xeomin : 75 U ou 100 U ou placebo injection intraglandulaire Phase de prolongation (PP) : Xeomin, injections répétées à des doses de 75 U ou 100 U; jusqu’à 3 injections intraglandulaires sur une période de 56 à 72 semaines | Phase à double insu : n = 184 EAI PP : n = 173 EEI | Phase à double insu : Xeomin : 65,6 (21-80) Placebo : 63,5 (23-80) |
Phase à double insu :
Xeomin :
102 (68,9)
Placebo : 28 (77,8)
PP : 65,2 (21-80) |
PP :
124 (71,7) N° de l’essai
| Conception de l’étude/indication | Posologie et voie d’administration | Nombre de sujets (n = nombre) | Âge moyen en années (Tranche) |
Nombre d’hommes
(%)
1-PED SIA
Essai multicentrique à répartition aléatoire et à double insu contrôlée par placebo menée auprès de sujets de 6 à 17 ans et en groupes parallèles, suivie d’une phase de prolongation ouverte (PO). Sujets de 2 à 5 ans traités par Xeomin, agent actif en ouvert seulement. Sialorrhée chronique associée à des troubles neurologiques (p. ex., paralysie cérébrale, traumatisme crânien) ou déficience intellectuelle chez les enfants et les adolescents | Phase à double insu :
injection intraglandulaire Phase de prolongation ouverte : Xeomin (tous les sujets, c.-à-d. de 2 | Phase à double insu (n = 256) : Ensemble d’évaluation de l’innocuité (EEI)/ensemble d’analyse intégral (EAI) (n = 255) :
| Phase à double insu : Xeomin : (6 à 17 ans) : 10,4 Xeomin : (2 à 5 ans) : 3,9 Placebo (6 à 17 ans) : 10,3 |
Phase à double insu :
Xeomin
(6 à 17 ans) : 93 (62,8)
Xeomin (2 à 5 ans) :
22 (62,9)
Placebo
(6 à 17 ans) : 45 (62,5)
Phase de prolongation ouverte : Xeomin (6 à 17 ans) : 10,3 Xeomin (2 à 5 ans) : 4 |
Phase de prolongation ouverte : Xeomin (6 à 17 ans) :
135 (63)
Xeomin (2 à 5 ans) :
21 (63,6)
N° de l’essai
| Conception de l’étude/indication |
Posologie et voie d’administration
Nombre de sujets (n = nombre) | Âge moyen en années (Tranche) |
Nombre d’hommes
(%)
à 17 ans) : Jusqu’à 3 séances d’injection avec Xeomin (même schéma posologique que pour MP) sur 56 à 72 semaines injection intraglandulaire |
1 Les sujets de 2 à 5 ans n’ont été traités qu’avec l’agent actif (Xeomin).
EAI : ensemble d’analyse intégral; EEI : ensemble d’évaluation de l’innocuité; PO : prolongation ouverte; PP : Phase de prolongation; PR : population retenue en début d’étude; TSP : patients traités selon le protocole.
14.2 Résultats des essaisAdministration intramusculaire
Essai 1 : dystonie cervicale
Cette étude visait à montrer la non-infériorité de l’efficacité et de l’innocuité de Xeomin par rapport à l’agent comparateur actif 1 (onabotulinumtoxinA) dans le traitement des patients atteints de dystonie cervicale. Les patients admissibles présentaient un score de gravité ≥ 10 sur l’échelle d’évaluation du torticolis spasmodique de Toronto Western (Toronto Western Spasmodic Torticollis Rating Scale [TWSTRS]), avaient besoin d’un traitement par injection pour leur dystonie cervicale et avaient reçu au moins deux injections de l’agent comparateur actif 1 (onabotulinumtoxinA) et présenté une réponse thérapeutique stable.
Tant Xeomin que l’agent comparateur actif 1 (onabotulinumtoxinA) ont entraîné une baisse significative du score d’évaluation de la gravité de la TWSTRS du début à la 4e semaine de traitement. Le changement de cette variable de l’efficacité primaire a été statistiquement significatif et démontrait l’efficacité des deux traitements (p < 0,0001 dans les deux groupes, analyse de covariance des scores moyens à la visite de contrôle vs ceux obtenus à la visite initiale). La différence moyenne de la variable d’efficacité primaire entre les groupes selon la méthode des moindres carrés a été de -0,33 point. Les limites supérieures de l’intervalle de confiance à 95 % de ces différences entre les deux groupes de traitement ont entraîné des changements dans le score d’évaluation de la gravité de la TWSTRS, ce score ayant été plus faible que la différence prédéfinie de ∆ = 1,3 point dans tous les modèles d’analyse de covariance de rajustement de toutes les covariables pertinentes (population traitée selon le protocole : modèle final de 0,38). Par conséquent, la non-infériorité de Xeomin par rapport à l’agent comparateur actif 1 (onabotulinumtoxinA) (tableau 16) a été démontrée.
Tableau 16 : Changement du score d’évaluation de la gravité de la TWSTRS par rapport au score initial – population traitée selon le protocole (essai 1-CD)
Xeomin
(n = 213)
Agent comparateur actif 1 (n = 207)
Score moyen de la gravité de la TWSTRS (± É.-
T.)
Score initial
Score/visite de contrôle (4e sem.)
17,8 (± 3,5)
11,1 (± 4,8)
17,7 (± 3,7) 11,4 (± 4,8)
Changement moyen de la visite initiale à la
visite de contrôle, selon la méthode des
moindres carrés
-6,95
p < 0,0001
-6,62 p < 0,0001
Différence entraînée par le traitement
(Xeomin – préparation classique avec IC à 95 %)
-0,33
[-1,05-0,38]
Les variables d’efficacité secondaires ont confirmé les résultats associés au critère d’évaluation primaire. Une baisse significative du score d’évaluation de la gravité de la TWSTRS a aussi été notée à la visite finale (jusqu’à 16 semaines) tant pour Xeomin que pour l’agent comparateur actif 1 (onabotulinumtoxinA). Pour le sous-score factoriel TWSTRS, il y a eu des variations similaires entre la visite initiale et la visite de contrôle avec Xeomin et l’agent comparateur actif 1 (onabotulinumtoxinA) pour les facteurs 1 (rotation, durée, mouvement + temps), 2 (latérocolis + élévation/déplacement antérieur de l’épaule) et 3 (déplacement latéral + stimulus sensoriels). Une différence significative entre les deux groupes du score du facteur 4 (rétrocolis/antérocolis et déplacement sagittal) favorisant Xeomin a été observée (p = 0,0223, analyse de covariance). Xeomin et l’agent comparateur actif 1 (onabotulinumtoxinA) ont réduit de façon significative le score d’évaluation de la douleur de la TWSTRS et le score de l’échelle visuelle analogue (EVA) de la visite initiale à la visite finale en passant par la visite de contrôle sans différence significative entre les groupes de traitement. Les évaluations globales de l’efficacité du patient et de l’investigateur étaient favorables tant pour Xeomin que pour l’agent comparateur actif 1 (onabotulinumtoxinA), sans différence significative entre les traitements. L’analyse de la population retenue en début d’étude concordait avec celle de la population traitée selon le protocole. Aucune différence n’a été notée entre les deux groupes de traitement en ce qui a trait au début d’action, à la durée de l’effet ou au déclin de l’effet.
Essai 2 : dystonie cervicale
Phase principale
L’essai 2-CD visait à évaluer l’efficacité et l’innocuité de deux doses de Xeomin (120 U et 240 U) comparativement à un placebo dans le traitement de la dystonie cervicale. Les patients (n = 233) ont été répartis aléatoirement (1:1:1) afin de recevoir une dose unique de Xeomin à 240 U (n = 81) ou à 120 U (n = 78) ou un placebo (n = 74). Des patients ayant déjà reçu un traitement et des patients jamais traités (40 %), ayant reçu un diagnostic clinique confirmant une dystonie cervicale (c.-à-d. torticolis spasmodique) et présentant des scores à l’échelle TWSTRS ≥ 20 pour le score total, ≥ 10 pour le score de gravité, ≥ 3 pour le score d’invalidité et ≥ 1 pour le score de la douleur, ont été répartis aléatoirement. Les patients étaient soumis à une première évaluation la 4e semaine après avoir reçu une injection intramusculaire unique, puis faisaient l’objet d’un suivi pendant une période allant jusqu’à 20 semaines, jusqu’à ce qu’une nouvelle injection s’avère nécessaire. Les patients pouvaient alors prendre part à la phase de prolongation, à compter de la 8e semaine ou selon les besoins, sans dépasser la 20e semaine.
La variable d’efficacité primaire, soit le changement dans le score TWSTRS total entre la visite initiale et la visite de la 4e semaine, était significativement plus élevée dans les groupes de traitement par Xeomin que dans le groupe placebo (p < 0,001). Le changement descriptif moyen (± écart-type [É.-T.]) du score TWSTRS total entre la visite initiale et la visite de la 4e semaine dans les groupes de traitement par Xeomin à 240 U et à 120 U et dans le groupe placebo était de -10,9 (± 11,7), de -9,9 (± 10,4) et de -2,2 (± 7,3) points, respectivement. La différence moyenne du changement entre les groupes de traitement par Xeomin et le groupe placebo selon la méthode des moindres carrés était hautement significative sur le plan statistique (p < 0,001; analyse de covariance) et significative sur le plan clinique : -9,0 points pour le groupe Xeomin à 240 U comparativement au placebo, et -7,5 points pour le groupe Xeomin à 120 U comparativement au placebo (tableau 17). Aucune différence statistiquement ni cliniquement significative n’a été observée entre les groupes de traitement par Xeomin à 240 U et à 120 U.
Tableau 17 : Changement du score TWSTRS total par rapport au score initial – population retenue en début d’étude (essai 2-CD)
Xeomin
(120 U)
(n = 81)
Xeomin (240 U) (n = 78)
Placebo
(n = 74)
Score TWSTRS total moyen (± É.-T.)
Score initial
Score à la 3e visite de contrôle
(4e semaine)
42,6 (± 9,7) 32,7 (± 13,0)
42,1 (± 9,3) 31,2 (± 12,7)
41,8 (± 7,9) 39,5 (± 10,1)
Changement moyen entre la visite
initiale et la 3e visite (4e semaine)
-9,9 (± 10,4)
-10,9 (± 9,2) -2,2 (± 7,3)
Différence moyenne entre les
traitements (Xeomin – placebo avec un
IC à 95 %) selon la méthode des
moindres carrés, valeur p
-7,5
(de -10,4 à -4,6)
p < 0,001
-9,0
(-12,0, -5,9) p < 0,001
Les valeurs de la différence moyenne selon la méthode des moindres carrés présentées dans le tableau sont dérivées d’un modèle d’analyse de covariance portant sur les variables suivantes : sexe, groupe d’âge, traitement antérieur ou absence de traitement antérieur, score TWSTRS total initial et effet-centre.
Phase de prolongation à double insu
La phase de prolongation de l’essai 2-CD consistait en une phase de prolongation d’administration de 48 semaines, à double insu, de doses répétées à des intervalles flexibles, suivie d’une phase d’observation de l’innocuité allant jusqu’à 20 semaines (durée totale de l’étude : de 48 à 69 semaines). Au total, 214, 191, 168, 139 et 90 patients ont reçu une injection lors des 1er, 2e, 3e, 4e et 5e cycles de traitement, respectivement. Les patients ont reçu jusqu’à 5 injections de ≤ 4,8 mL de Xeomin à 120 ou à 240 U, à des intervalles flexibles d’au moins 6 semaines, le moment des injections étant fixé en fonction des besoins cliniques du patient (le patient devait en faire la demande, qui était suivie par une confirmation clinique reposant sur un score TWSTRS total ≥ 20 points). Le profil d’innocuité s’est avéré semblable chez les patients ayant eu besoin d’injections à des intervalles plus rapprochés (≤ 12 semaines) et les patients ayant reçu des injections à des intervalles plus longs (> 12 semaines). La formation d’anticorps neutralisants à la suite du traitement par Xeomin n’a été observée chez aucun des patients qui n’avaient jamais été traités auparavant par une neurotoxine botulinique (n = 62).
Essai 1 : blépharospasme
L’essai 1-BLEPH visait à montrer la non-infériorité de Xeomin par rapport à l’agent comparateur actif 1 (onabotulinumtoxinA) dans le traitement des patients atteints de blépharospasme. Les patients présentant un diagnostic clinique confirmé de blépharospasme qui avaient antérieurement été traités avec succès par l’agent comparateur actif 1 (onabotulinumtoxinA) au cours d’un minimum de deux séances consécutives et qui avaient obtenu une réponse constante au traitement ont été inscrits à l’étude.
La variable d’efficacité primaire mesurait le changement du score total moyen de l’échelle d’évaluation de Jancovic (Jankovic Rating Scale, JRS) obtenu à la visite initiale (jour 0) à celui obtenu à la visite de contrôle (21e jour ± 1). Tant Xeomin que l’agent comparateur actif 1 (onabotulinumtoxinA) ont entraîné des baisses significatives du score de l’échelle JRS de la visite initiale au 21e jour (p < 0,0001, ANALYSE DE COVARIANCE). Xeomin peut être considéré comme équivalent à l’agent comparateur actif 1 (onabotulinumtoxinA) en ce qui a trait à l’efficacité puisque les critères prédéfinis de non-infériorité ont été satisfaits (tableau 18). À la visite finale (jusqu’à 16 semaines), les scores moyens sur l’échelle JRS sont demeurés significativement inférieurs aux scores initiaux dans les deux groupes, bien que l’ampleur de l’effet ait été moins marquée qu’à la visite de contrôle.
Tableau 18 : Changement du score sur l’échelle JRS par rapport au score initial – population traitée selon le protocole (essai 1-BLEPH)
Xeomin
(n = 129)
Agent comparateur actif 1 (n = 127)
Score JRS moyen (± É.-T.)
Score initial
Score à la visite de contrôle (3 semaines)
5,3 (± 1,5)
2,5 (± 2,0)
5,4 (± 1,5) 2,8 (± 2,1) Changement moyen de la visite initiale à la visite de
contrôle, selon la méthode des moindres carrés
-2,9
p < 0,0001
-2,7 p < 0,0001 Différence entre les traitements (Xeomin –
onabotulinumtoxinA avec un IC à 95 %)
-0,23
(-0,68, +0,22)
Les variables d’efficacité secondaires ont corroboré les résultats associés au critère d’évaluation primaire de l’efficacité. Des baisses significatives des scores de l’échelle d’évaluation Blepharospasm Disability Index (BSDI) de la visite initiale à la visite finale en passant par la visite de contrôle ont été notées avec Xeomin (-0,83; IC à 95 % : -0,94, -0,73 et -0,41; IC à 95 % : -0,54, -0,29, respectivement) et l’agent comparateur actif 1 (onabotulinumtoxinA) (-0,83; IC à 95 % : -0,93, -0,72 et -0,26; IC à 95 % : -0,38, -0,13, respectivement) (p < 0,0001), sans différence significative entre les deux groupes de traitement. Une amélioration significative de l’évaluation des patients en regard de la réponse globale (sur une échelle allant de -4 [aggravation très marquée] à +4 [disparition complète de tous les signes et symptômes]) a été observée dans les deux groupes à la visite de contrôle et à la visite finale comparativement à la visite initiale, encore une fois en l’absence de différence significative entre Xeomin (2,2; É.-T. ± 1,6 et 2,2; É.-T. ± 1,4, respectivement) et l’agent comparateur actif 1 (onabotulinumtoxinA) (1,9; É.-T. ± 1,4 et 2,0; É.-T. ± 1,4, respectivement). L’investigateur a coté la réponse au traitement comme « très bonne » chez une plus forte proportion de patients (35 %) sous Xeomin que de patients (28 %) sous l’agent comparateur actif 1 (onabotulinumtoxinA). L’analyse de la population retenue en début d’étude concordait avec celle de la population traitée selon le protocole, exception faite d’une différence significative des moyennes du score de l’échelle BSDI (p < 0,01) entre les deux groupes de traitement à la visite finale, laquelle favorisait Xeomin. Il n’y avait aucune différence significative entre Xeomin et l’agent comparateur actif 1 (onabotulinumtoxinA) en ce qui a trait au début d’action (7,7 ± É.-T. 12,9 jours et 9,2 ± É.-T. 18,6 jours, respectivement; p = 0,91), à la durée de l’effet (97,7 ± É.-T. 25,0 jours et 97,9 ± É.-T. 28,5 jours, respectivement; p = 0,86) ou au déclin de l’effet (10,6 ± É.-T. 3,9 semaines et 10,3 ± É.-T. 4,2 semaines, respectivement; p = 0,58).
Essai 2 : blépharospasme
Phase à double insu
L’essai 2-BLEPH visait à évaluer l’efficacité et l’innocuité de Xeomin après une seule injection intramusculaire (à une dose moyenne de 33 U, plage de 10 à 50 U par œil), comparativement à un placebo chez des patients atteints de blépharospasme (diagnostic clinique de blépharospasme bilatéral et sous-score de gravité à l’échelle JRS ≥ 2 au départ), ayant déjà été traités avec succès par l’onabotulinumtoxinA et ayant répondu au traitement de façon constante lors d’au moins 2 séances de traitement consécutives. Les patients étaient répartis aléatoirement pour recevoir une injection unique de Xeomin (n = 75) ou un placebo (n = 34), puis faisaient l’objet d’un suivi de 6 à 20 semaines, jusqu’à ce que le besoin d’une nouvelle injection se fasse sentir; les patients pouvaient alors participer à la phase de prolongation de l’étude.
La variable d’efficacité primaire était le changement entre la visite initiale et la 6e semaine dans le sous-score de gravité à l’échelle JRS. Une diminution du sous-score de gravité moyen à l’échelle JRS (± É.-T.) a été observée durant cette période dans le groupe de traitement par Xeomin (-0,83 ± 1,18 point), alors qu’une augmentation était plutôt notée dans le groupe placebo (0,21 ± 0,91 point) (tableau 19). La différence de -1,0 point entre les groupes (IC à 95 % : -1,4; -0,5) était statistiquement significative (p < 0,001).
Tableau 19 : Changement du sous-score de gravité à l’échelle JRS par rapport au score initial – population retenue en début d’étude (essai 2-BLEPH)
Xeomin
(n = 75)
Placebo (n = 34)
Sous-score de gravité moyenne de la JRS (± É.-T.)
Score initial
Score à la 4e visite de contrôle (6e semaine)
3,12 (± 0,73)
2,29 (± 1,19)
2,94 (± 0,81) 3,15 (± 0,99) Changement moyen de la visite initiale à la 4e visite
(6e semaine)
-0,83 (± 1,18)
0,21 (± 0,91)
Différence moyenne entre les traitements selon la
méthode des moindres carrés (Xeomin – placebo avec
un IC à 95 %)
-1,0
(-1,4; -0,5)
p < 0,001
* La différence moyenne selon la méthode des moindres carrés est dérivée d’un modèle d’analyse de covariance portant sur les variables suivantes : sexe, groupe d’âge, sous-score de gravité JRS initial moyen et effet-centre. Phase de prolongation ouverte
La phase de prolongation ouverte visait à évaluer l’efficacité et l’innocuité à long terme des traitements par Xeomin. Les patients, qui avaient préalablement participé à l’étude contrôlée par placebo, étaient admis à la phase de prolongation ouverte, au cours de laquelle ils recevaient jusqu’à 5 injections de Xeomin durant une période de traitement de 48 semaines, à des intervalles minimaux de 6 semaines entre les injections. Les intervalles entre les injections étaient flexibles, le moment des injections étant fixé en fonction des besoins cliniques du patient (le patient devait en faire la demande, qui était suivie par une confirmation clinique reposant sur un sous-score de gravité JRS ≥ 2). Au total, 102, 93, 87, 81 et 56 sujets ont reçu une injection lors des 1er, 2e, 3e, 4e et 5e cycles de traitement, respectivement, à des doses moyennes d’environ 65 à 73 U dans les deux yeux (maximum de 50 U par œil). Xeomin a été efficace et bien toléré durant les traitements répétés sur une période de 1 an chez les patients atteints de blépharospasme.
Essai 1 : spasticité du membre supérieur
Phase à double insu
L’essai 1-PSSUL (phase à double insu) visait à évaluer l’efficacité et l’innocuité de Xeomin comparativement à celles d’un placebo dans le traitement de la spasticité du membre supérieur après un AVC. Des patients n’ayant jamais été traités (73,6 %) et des patients ayant déjà été traités présentant un diagnostic confirmé de spasticité du membre supérieur après un AVC ont été répartis de façon aléatoire pour recevoir un placebo ou Xeomin (170 – 400 U). Tous les patients présentaient les caractéristiques cliniques de flexion du poignet et de poing serré, de même qu’un score sur l’échelle d’Ashworth ≥ 2 (soit une hausse marquée du tonus). De plus, la flexion du coude, la pronation de l’avant-bras et le pouce en paume devaient être traités si le score sur l’échelle d’Ashworth était ≥ 2 et pouvaient aussi l’être si ce score était d’au moins 1.
Les évaluations de l’efficacité liée à la spasticité sont fondées sur les scores d’évaluation de l’échelle d’Ashworth (AS) pour les groupes de muscles traités : muscles fléchisseurs du coude, du poignet, des doigts et du pouce, ainsi que les muscles pronateurs de l’avant-bras. La mesure du critère d’évaluation primaire de l’efficacité provenait de l’analyse de la réponse à la 4e semaine des patients ayant présenté une amélioration d’au moins 1 point (baisse) du score initial sur l’échelle d’Ashworth en ce qui a trait aux muscles fléchisseurs du poignet. Diverses autres définitions de la réponse relative à la flexion du poignet et à d’autres modèles cliniques ont été évaluées comme variables d’efficacité secondaires. De plus, le degré de gêne fonctionnelle a été mesuré par l’échelle d’estimation de l’invalidité (Disability Assessment Scale, DAS).
Dans le groupe sous Xeomin, 50 patients (68,5 %) ont répondu au traitement comparativement à 28 patients (37,3 %) dans le groupe sous placebo. La probabilité qu’un patient sous Xeomin obtienne une amélioration d’au moins 1 point du score de l’échelle AS en ce qui a trait aux muscles fléchisseurs du poignet était plus élevée de façon significative sur le plan statistique et plus pertinente sur le plan clinique que celle associée à un patient sous placebo (rapport de cotes pour Xeomin/placebo pour toutes les covariables = 3,97; IC à 95 % : 1,90, 8,30, p < 0,001).
Les résultats relatifs aux critères d’efficacité secondaires ont confirmé la supériorité significative sur le plan statistique et la pertinence sur le plan clinique de Xeomin comparativement au placebo. Ces données incluaient une amélioration de 2 points du score sur l’échelle AS pour les muscles fléchisseurs du poignet à la 4e semaine; (rapport de cotes pour Xeomin/placebo = 6,95; IC à 95 % : de 1,69 à 28,53; p = 0,007 et amélioration de 1 point à toutes les visites ultérieures à la visite initiale). En général, des taux de réponse plus élevés (amélioration de 1 point du score sur l’échelle AS par rapport au score initial) ont été observés dans le groupe de traitement sous Xeomin à toutes les visites et pour tous les groupes de muscles, comparativement au groupe sous placebo. La proportion de patients ayant répondu au traitement a été ≥ 50 % dans le groupe sous Xeomin pour tous les groupes de muscles traités, et cette réponse a persisté pendant au moins 8 semaines. Un plus grand nombre de patients sous Xeomin que de patients sous placebo ont présenté une amélioration du score sur l’échelle AS, et ce, à toutes les visites ultérieures à la visite initiale. La figure 2 présente sous forme de graphique les taux de réponse à la 4e semaine pour divers groupes de muscles traités.
Figure 2 : Taux de réponse (amélioration ≥ 1 point) après quatre semaines pour chaque groupe de muscles (cas observés pour déceler les modèles cliniques) – population retenue en début d’étude (essai 1-PSSUL)
Afin d’étudier l’effet du traitement sur la gêne fonctionnelle, des évaluations ont été effectuées à l’aide de l’échelle DAS. Des différences statistiquement significatives ont été observées à la 2e, à la 4e, à la 8e et à la 12e semaine (p ≤ 0,005 [tableau 20]) entre les groupes de traitement en ce qui a trait aux principales cibles fonctionnelles choisies au départ par l’investigateur et le patient.
68.5% 68.5% 63.0% 54.3% 65.4% 37.3% 36.0% 38.2% 31.6% 35.5% 3.97 3.41 3.16 3.12 13.43 | ||||||||||
| 0 | ||||||||||
.00 2.00 4.00 6.00 8.00 10.00 12.00 14.00 16.00
0.0% 10.0% 20.0% 30.0% 40.0% 50.0% 60.0% 70.0% 80.0%
Wrist Flexors (N=148) | Finger Flexors (N=148) | Elbow Flexors (N=109) | Forearm Pronators (N=73) | Thumb Flexors (N=57) | ||||||
Responder-Rates after Four Weeks (Patients Treated for Clnical Pattern)
XEOMIN
Placebo
Odds Ratio
- XEOMIN
Placebo
Rapport des cotes
Fléchisseurs du poignet (n = 148) | Fléchisseurs des doigts (n = 148) | Fléchisseurs du coude (n = 109) | Pronateurs de l’avant-bras (n = 73) | Fléchisseurs du pouce (n = 57) | ||||||
0 Tableau 20 : Variables d’efficacité secondaires, analyses des changements au fil du temps à partir de la visite initiale des scores DAS relatifs à la cible thérapeutique principale – population retenue en début d’étude (essai 1-PSSUL)
Groupe de
traitement
2e semaine 4e semaine 8e semaine 12e semaine Visite finale
Xeomin (n = 73) Amélioration
(%)1
39,8 45,2 45,2 38,4 30,1
Placebo (n = 75) Amélioration
(%)1
12,0 21,3 21,3 16,0 20,0
Comparaisons
entre les
traitements2
Valeur p
| < 0,001 | 0,002 | 0,005 | 0,005 | 0,214 |
1 Pourcentage de patients présentant une amélioration d’au moins 1 point du score DAS par rapport au score initial.
2 Valeurs p du test de Wilcoxon portant sur deux échantillons (imputation de zéro changement) en ce qui a trait aux changements depuis la visite initiale.
Des différences statistiquement significatives ont été observées dans les groupes de traitement pour tous les domaines thérapeutiques (population retenue en début d’essai) entre le traitement par Xeomin et le placebo : hygiène (jusqu’à la 8e semaine : 32,8 % vs 17,3 %, respectivement, p = 0,036), habillement (2e semaine : 37,4 % vs 6,7 %, p = 0,003); position du membre (jusqu’à la 8e semaine au plus : 41,1 % vs 14,6 %, respectivement, p = 0,003); et douleur (jusqu’à la 4e semaine au plus : 28,8 % vs 8,0 %, respectivement, p = 0,042). Avec l’échelle de fardeau du soignant (Carer Burden Scale) qui est utilisée pour évaluer les répercussions du traitement sur le fardeau du soignant, une supériorité statistiquement significative du traitement par Xeomin comparativement au placebo a été notée à la 4e semaine pour les aspects suivants : « glisser le bras touché dans la manche » (p = 0,021) et « nettoyer la paume de la main touchée » (p = 0,028; population retenue en début d’étude). Aucune différence statistiquement significative par rapport au placebo n’a été relevée pour les autres éléments de cette échelle (couper les ongles de la main touchée, laver l’aisselle du bras touché, installer une attelle au bras touché) à l’un ou l’autre des points évalués dans le temps (4e semaine, 12e semaine et visite finale).
Le temps médian écoulé jusqu’à l’apparition des effets du traitement était significativement plus court (4 jours vs 20 jours; p < 0,001) dans le groupe sous Xeomin que dans celui sous placebo. La durée médiane de l’effet thérapeutique dans le groupe sous Xeomin a été de 12,4 semaines (87 jours) comparativement à 12 semaines (84 jours) dans le groupe recevant le placebo.
Xeomin a traité efficacement la spasticité du membre supérieur après un AVC. Comme le montre l’évaluation du rapport de cotes, Xeomin a réduit efficacement le tonus des muscles fléchisseurs du poignet, des doigts, du coude et du pouce de même que des muscles pronateurs de l’avant-bras. Le traitement par Xeomin a entraîné une amélioration significative de la gêne fonctionnelle et de l’exécution de certaines tâches pertinentes relevant du fardeau du soignant.
Phase de prolongation ouverte
Au cours de cette phase de prolongation ouverte qui a suivi l’essai à double insu contrôlé par placebo, l’efficacité et l’innocuité à long terme de Xeomin ont été évaluées dans le traitement de la spasticité du membre supérieur après un AVC (PSSUL).
Les patients, qui avaient participé à l’étude contrôlée par placebo, ont été admis à la phase de prolongation ouverte et se sont soumis à 5 séances au plus d’injection de Xeomin sur une période de 1 an (de 48 à 69 semaines), à des intervalles d’au moins 12 semaines entre les injections. L’échelle AS, l’échelle DAS, les évaluations globales et les épreuves standards mesurant l’innocuité ont servi à l’évaluation.
Des 148 patients qui ont participé à la phase à double insu de l’essai, 145 ont été admis à la phase de prolongation ouverte et 120 l’ont mené à terme (1 an). Les groupes de muscles du membre supérieur étaient traités en fonction des besoins cliniques (dose médiane de 400 unités; min. : 95, max. : 500 unités). La majorité des patients (n = 129) ont participé à quatre séances d’injection au plus. Les effets selon le score de l’échelle AS ont été très significatifs sur le plan statistique (p < 0,0001; test de Wilcoxon pour observations appariées) aux quatre séances d’injection et dans tous les groupes de muscles traités du membre supérieur (fléchisseurs du coude, du pouce, du poignet et des doigts et muscles pronateurs de l’avant-bras). Xeomin a réduit efficacement la gêne fonctionnelle selon le score sur l’échelle DAS (principale cible thérapeutique et domaines thérapeutiques suivants : hygiène, habillement, position du membre et douleur). L’efficacité a été évaluée comme très bonne ou bonne par la majorité des investigateurs, des patients et des soignants (intervalle de 56,3 % à 85,3 %). Dans la majorité des cycles d’injection (environ 60 %), le délai avant un nouveau traitement était de 12 à 14 semaines.
Aucun patient n’ayant jamais été traité auparavant par une neurotoxine botulinique (n = 109) n’a développé d’anticorps neutralisants à la suite d’un traitement par Xeomin pouvant aller jusqu’à 6 injections de doses ne dépassant pas 400 U par injection sur une période de 61 semaines.
En conclusion, Xeomin a été efficace et bien toléré lors de l’administration répétée, sur une période de un an, d’une dose médiane de 400 unités à des patients atteints de spasticité du membre supérieur après un AVC. Les bienfaits du traitement peuvent être optimisés en adaptant le choix des muscles à traiter, la dose et l’intervalle entre les injections aux besoins cliniques éprouvés par le patient au moment de l’injection.
Essai 2 : spasticité du membre supérieur
Phase à double insu
L’étude 2-SP-UL comptait un total de 317 patients n’ayant jamais été traités auparavant et dont la spasticité du membre supérieur datait d’au moins trois mois après l’AVC. Pendant la phase principale, une dose totale fixe de Xeomin (400 U) ou de placebo a été administrée par voie intramusculaire au principal schéma clinique cible (primary target clinical pattern, PTPC) choisi au début de l’étude parmi trois schémas cliniques (coude en flexion, poignet en flexion et poing serré) et à d’autres groupes musculaires touchés. Environ 35 % des patients de chacun des groupes de l’étude ont reçu en concomitance une physiothérapie, une thérapie de réadaptation ou une ergothérapie dans le cadre de l’étude.
La variable d’efficacité primaire était le changement du score AS du PTCP à la 4e semaine après l’administration pendant la phase principale par rapport au score initial. La covariable d’efficacité principale était le score de l’échelle d’impression globale de l’évolution de changement (Global Impression of Change Scale, GICS) de l’investigateur, comme évalué à la 4e semaine après l’administration pendant la phase principale par rapport au score initial. L’analyse de l’efficacité a été réalisée auprès de 259 patients répartis aléatoirement dans les deux groupes de l’essai. Le tableau 21 présente les résultats de l’analyse de la variable et de la covariable d’efficacité principales. Le tableau 22 présente les résultats d’une variable secondaire, le taux de réponse à la 4e semaine après l’administration du médicament (un répondant est un patient présentant une amélioration de 1 ≥ point ou une amélioration de 2 ≥ points à l’échelle AS pour le PTCP à un moment défini après l’administration par rapport aux valeurs initiales).
Tableau 21 : Changement du score sur l’échelle d’Ashworth (Ashworth Scale, AS) pour le PTCP et du score GICS de l’investigateur à la 4e semaine par rapport au score initial – population EAI (essai 2-PSSUL)
Xeomin
(n = 171)
Placebo (n = 88)
Score moyen à l’échelle AS (± É.-T.)*
Score initial
Score à la 3e visite (4e semaine)
3,0 (± 0,6)
2,0 (± 0,8)
3,1 (± 0,6) 2,6 (± 0,9)
Changement moyen entre la visite initiale et la
3e visite (4e semaine)
-0,9 (± 0,8)
-0,5 (± 0,7)
Différence moyenne entre les traitements
selon la méthode des moindres carrés
(Xeomin – placebo avec un IC à 95 %)
-0,5
(-0,7, -0,3)
p < 0,001
Score GICS moyen de l’investigateur (± É.-T.)
Score à la 3e visite (4e semaine)
1,2 (± 0,9)
0,9 (± 0,8)
Moyenne selon la méthode des moindres
carrés ± É.-T.
1,2 ± 0,07 0,9 ± 0,09
Différence selon la méthode des moindres
carrés entre les traitements (Xeomin –
placebo avec IC à 95 %)
0,3
(0,1; 0,5)
* Total combiné des trois principaux schémas cliniques cibles.
Tableau 22 : Répondeurs (amélioration ≥ 1 ou ≥ 2 points du score AS à la 4e semaine par rapport au score initial) – population EAI (essai 2-PSSUL)
Xeomin
(n = 171) n (%)
Placebo
(n = 88)
n (%)
Rapport de cotes
[IC à 95 %]
Réponse ≥ 1 point* 119 (69,6) 33 (37,5) 4,28 [2,43; 7,52]
Réponse ≥ 2 points* 38 (22,2) 10 (11,4) 2,48 [1,13; 5,43] * Total combiné des trois principaux schémas cliniques cibles. Les sujets ayant des valeurs manquantes ont été considérés comme des non-répondeurs selon le principe du pire des cas.
Étude 1 – Spasticité du membre inférieur
L’essai clinique de phase 3 à double insu et contrôlé par placebo a été mené auprès de 219 patients asiatiques (japonais) dont la spasticité du membre inférieur L’étude comprenait une phase de tolérabilité préliminaire ouverte, une phase principale (PP) à double insu et une phase de prolongation ouverte.
Période en double aveugle :
Au cours de l'étude MP, des patients naïfs (47,6 %) et prétraités présentant un diagnostic confirmé de spasticité post-AVC des membres inférieurs ont été répartis au hasard entre un placebo et XEOMIN (400 unités). Tous les participants présentaient des schémas cliniques de pes equinus, ainsi qu'un score d'Ashworth de 3 lors de la visite de référence, et étaient au moins 6 mois après l'AVC. aUne dose totale fixe de XeominXEOMIN (400 unités) a été administrée par voie intramusculaire aux muscles obligatoires de l'étude : gastrocnémien, soléaire et tibial postérieur, ainsi qu'aux muscles facultatifs : flexor digitorum longus et flexor hallucis longus.
Tableau 23 : Doses médianes injectées et nombre médian de sites d'injection dans différents muscles au cours de la période en double aveugle - Population SES (étude 1-SP-LL)
Muscle Xeomin
(N=104)
Unités Nombre de
sites d'injection
Gastrocnémien (tête médiale
et latérale)
200 4
Soléaire 100 2
Tibialis posterior 100 2
Flexor digitorum longus 50 1
Flexor hallucis longus 50 1
About 61.5% of patients in NT 201 arm and 69.2% in placebo arm had concomitant physiotherapy, rehabilitation therapy, or occupational therapy in the study.
The primary outcome parameter was the Area Under the Curve (AUC) of the changes in the modified Ashworth Scale (MAS) plantar flexors score from baseline to the end of the MP (Week 12). The primary efficacy analysis is presented below.
Tableau 24 : ASC des variations du score de l’échelle d’Ashworth modifiée en ce qui a trait aux muscles fléchisseurs plantaires entre le début et la fin de la PP – population EAI (PSSLL)__
XEOMIN
(N = 104)
Placebo
(N = 104)
Moyenne (É.-T.) -7,74 (7,01) -4,76 (5,84)
Moyenne selon la
méthode des moindres
-8,40 (0,661) -5,81 (0,713) Différence de la moyenne
selon la méthode des
moindres carrés (É.-T.)
-2,59 (0,892)
IC à 95 % = [-4,35; -0,83]
p = 0,0041
IC : intervalle de confiance; N : nombre de sujets exposés dans le groupe de
traitement; É.-T. : écart-type
Période d'extension ouverte (OLEX)
Au total, 202 patients ont été recrutés pour la phase de prolongation ouverte au cours de laquelle les patients ont reçu jusqu’à trois injections. Chaque cycle de la prolongation ouverte consistait en une seule séance de traitement (400 unités de la dose totale de XEOMIN) suivie d’une phase d’observation de 10 à 14 semaines pour le 1er et le 2e cycle de la prolongation ouverte et de 12 semaines pour le 3e cycle de la prolongation ouverte. La durée globale de l’étude était de 52 semaines. Sur les 208 patients qui ont participé à la période en double aveugle de l'étude, 202 sont entrés dans la période OLEX et 182 ont terminé l'OLEX. Aucun des patients naïfs de neurotoxine botulique (n=118) n'a développé d'anticorps neutralisants après le traitement par Xeomin.
Sur les 208 patients qui ont participé à la période en double aveugle de l'étude, 202 sont entrés dans la période OLEX et 182 ont terminé l'OLEX. Aucun des patients naïfs de neurotoxine botulique (n=118) n'a développé d'anticorps neutralisants après le traitement par Xeomin.
étude 2 – Spasticité des membres inférieurs
L'essai clinique de phase 3 en double aveugle, contrôlé par placebo, a inclus un total de 290 patients souffrant de spasticité des membres inférieurs, originaires des États-Unis et de plusieurs pays d'Europe. L'étude comprenait une période principale (MP) en double aveugle et une période d'extension ouverte (OLEX).
Période en double aveugle
Au cours de la période à double insu, des patients naïfs (74,0 %) et prétraités ayant un diagnostic confirmé de spasticité post-AVC des membres inférieurs ont été randomisés pour recevoir soit un placebo, soit XEOMIN (400 unités). Tous les participants présentaient un schéma clinique de pied équinovarus, ainsi qu'un score d'Ashworth dans les fléchisseurs plantaires d'au moins 2 lors de la visite de référence, et étaient au moins 3 mois après l'AVC. Une dose totale fixe de Xeomin (400 unités) a été administrée par voie intramusculaire aux muscles obligatoires de l'étude : gastrocnémien, soléaire, tibialis posterior et flexor digitorum longus.
Tableau 25 : Doses médianes injectées et nombre médian de sites d'injection dans différents muscles au cours de la période en double aveugle - Population SES (étude 2-SP-LL)
Muscle Xeomin
(N=144)
Unités Nombre de
sites d'injection
Gastrocnémien (tête médiale et
latérale)
150 4
Soléaire 100 2
Tibialis posterior 100 2
Flexor digitorum longus 50 2
Environ 42,0 % des patients du groupe NT 201 et 37,2 % des patients du groupe placebo ont bénéficié d'une physiothérapie, d'une rééducation ou d'une ergothérapie concomitante dans le cadre de l'étude.
Le paramètre d'évaluation principal était le changement, entre le début de l'étude et la semaine 4, du score des fléchisseurs plantaires (AS). L'analyse de l'efficacité primaire est présentée ci-dessous.
Tableau 26 : Changements par rapport à la ligne de base dans le score des fléchisseurs plantaires de la SA entre la ligne de base et la semaine 4 de la population MP - FAS (SP-LL)
Xeomin
(N=144)
Placebo (N=145)
Score AS moyen (±SD)*
Au départ
À la visite 3 (semaine 4)
2.8 (±0.7) 2.4 (±0.9)
2.8 (±0.7) 2.4 (±0.8)
Changement moyen de la ligne de base à la
semaine
-0.4 (±0.7)
-0.4 (±0.7)
Différence moyenne LS entre les traitements
(Xeomin - placebo avec IC à 95 %)
0.0
(-0.1, 0.2)
p=0.777
IC : Intervalle de confiance ; N : Nombre de sujets exposés dans le groupe de traitement ; SE : Erreur standard; ;
SD : écart-type
Période d'extension ouverte (OLEX)
Au total, 269 patients ont été recrutés pour la période OLEX, au cours de laquelle les patients ont reçu jusqu'à trois injections. Chaque cycle OLEX consistait en une seule séance de traitement (400 unités de XEOMIN en dose totale) suivie d'une période d'observation de 10 à 14 semaines. La durée totale de l'étude était de 57 semaines. Sur les 290 patients qui ont participé à la période en double aveugle de l'étude, 269 sont entrés dans la période OLEX et 218 ont terminé l'OLEX.
Administration intraglandulaire
Sialorrhée chronique (adultes)
Phase à double insu
L’efficacité et l’innocuité de Xeomin dans le traitement de la sialorrhée chronique ont été évaluées dans le cadre d’un essai à répartition aléatoire, à double insu, contrôlé par placebo. L’essai regroupait au total 184 patients atteints, depuis au moins trois mois, de sialorrhée chronique résultant de la maladie de Parkinson, d’un parkinsonisme atypique, d’un AVC ou d’un traumatisme cérébral. Les antécédents de pneumonie d’aspiration, la sclérose latérale amyotrophique, les malformations des glandes ou des canaux salivaires et le reflux gastro-œsophagien constituaient des motifs d’exclusion de l’essai. L’essai comportait une phase principale de 16 semaines, suivie d’une phase de prolongation du traitement par Xeomin avec insu posologique.
Au cours de la phase à double insu (phase principale), les patients ont reçu une dose totale fixe de Xeomin (100 U ou 75 U) ou de placebo répartie selon un rapport de 3:2 entre les glandes salivaires parotides et sous-maxillaires. Les covariables principales d’efficacité étaient les changements du taux d’écoulement salivaire non stimulé (TESNS) et du score à l’échelle GICS quatre semaines après l’injection (tableau 22). Au total, 173 patients traités ont participé à la phase principale de l’essai jusqu’à la fin. Pour ce qui est du TESNS et du score GICS, Xeomin à la dose de 100 U s’est révélé significativement supérieur au placebo sur le plan statistique à la 4e semaine de la phase principale. Xeomin à la dose de 75 U n’était pas significativement supérieur au placebo sur le plan statistique. Tableau 27 : Changement des covariables d’efficacité principales par rapport à la valeur initiale du
TESNS et du score GICS à la 4e semaine après l’injection.
Xeomin
100 unités*
(n = 74)
Placebo
(n = 36)
TESNS
Valeur initiale Moyenne (É.-T.) 0,40 (0,27) 0,38 (0,23)
4e semaine Moyenne (É.-T.) 0,27 (0,18) 0,36 (0,19) Changement Moyenne (É.-T.) -0,12 (0,21) -0,03 (0,21) Moyenne selon
la méthode des
moindres carrés
(É.-T.)
-0,13 (0,026) -0,04 (0,033)
IC à 95 % (-0,18; -0,08) (-0,11; 0,03) Différence moyenne selon la
méthode des moindres
carrés vs placebo (É.-T.) (IC à
95 %)
-0,09 (0,031)
(-0,15; -0,03)
Valeur p p = 0,004
GICS
4e semaine Moyenne (É.-T.) 1,04 (1,03) 0,47 (0,84) Moyenne selon
la méthode des
moindres carrés
(É.-T.)
1,25 (0,144) 0,67 (0,186)
Différence moyenne selon la
méthode des moindres
carrés vs placebo (É.-T.) (IC à
95 %)
0,58 (0,183)
(0,22; 0,94)
Valeur p p = 0,002 ET : écart-type; GICS (Global Impression of Change Scale) : échelle d’impression globale de l’évolution de changement; TESNS : taux d’écoulement salivaire non stimulé.
* La procédure séquentielle hiérarchique des tests a été réalisée pour les groupes de dose de 100 U et 75 U. Le groupe de traitement de 100 U a d’abord été comparé au placebo pour confirmer les covariables principales d’efficacité.
Les variables d’efficacité secondaires et autres étaient le changement du TESNS et le changement du GICS aux 8e, 12e et 16e semaines. Pour ce qui est du TESNS et du score GICS, les données pour Xeomin à 100 U étayaient les résultats d’efficacité primaire pour ces semaines.
Phase de prolongation
Dans le cadre de la phase de prolongation, les patients ont reçu jusqu’à 3 traitements additionnels avec insu posologique (cycles) par Xeomin à des doses de 100 U ou de 75 U administrées toutes les 16 ± 2 semaines, pour une période d’exposition totale allant jusqu’à 64 semaines. Les patients ont passé des examens dentaires périodiques visant à détecter d’éventuels changements touchant la dentition ou la muqueuse buccale. Parmi les 173 sujets admis à la phase de prolongation, 84 et 89 ont reçu Xeomin à la dose de 75 U et de 100 U, respectivement. Au total, 151 patients ont participé à la phase de prolongation jusqu’à la fin (76 patients du groupe sous Xeomin à 75 U et 75 patients du groupe sous Xeomin à 100 U). Les résultats de la phase de prolongation ont supporté ceux de la phase principale montrant les avantages de la poursuite du traitement par Xeomin à la dose de 100 U.
Sialorrhée chronique (enfants)
L’efficacité et l’innocuité du Xeomin pour le traitement de la sialorrhée chronique chez les enfants (de 6 à 17 ans) ont été évaluées dans un essai multicentrique prospectif, à répartition aléatoire, à double insu, en groupes parallèles et contrôlé par placebo qui a inclus et traité 216 enfants de 6 à 17 ans atteints de sialorrhée chronique associée à des troubles neurologiques (p. ex., paralysie cérébrale, traumatisme crânien) ou à une déficience intellectuelle chez l’enfant et l’adolescent. Dans le cadre de l’étude, 35 autres patients de 2 à 5 ans ont été traités par le Xeomin en phase ouverte. L’étude consistait en une phase principale de 16 semaines (1 cycle), suivie d’une phase de prolongation ouverte du traitement par Xeomin (3 cycles) pour une durée totale de 64 semaines.
Au cours de la période à double insu (phase principale), les patients de 6 à 17 ans ont reçu une dose totale de Xeomin selon leur poids corporel (jusqu’à 75 Unités) ou un placebo, dans les glandes parotides et sous-maxillaires selon un rapport de doses de 3:2, en utilisant un guidage par échographie. Les patients de 2 à 5 ans ont tous reçu un traitement en ouvert par Xeomin, selon le poids corporel, à l’aide d’un guidage par échographie. Les patients ayant un poids corporel < 12 kg ont été exclus.
L’analyse principale de l’efficacité a été menée dans le groupe de patients de 6 à 17 ans. Les co-critères d’évaluation principaux étaient la variation du TESNS et de l’échelle GICS selon l’aidant (tableau 28) à la semaine 4 après l’injection.
Pour ce qui est du TESNS et du score GICS, le Xeomin s’est révélé supérieur au placebo de manière statistiquement significative (voir tableau 27).
L’efficacité chez les enfants de 2 à 5 ans est extrapolée à partir des conclusions sur l’efficacité chez les enfants plus âgés.
Tableau 28 : Changement des covariables d’efficacité principales par rapport à la valeur initiale du
TESNS et du score GICS à la 4e semaine après l’injection
Xeomin
(6 à 17 ans)
(n = 148)
Placebo (6 à 17 ans) (n = 72)
TESNS
Valeur initiale Moyenne (É.-T.) 0,57 (0,25) 0,60 (0,25)
4e semaine Moyenne (É.-T.) 0,45 (0,21) 0,52 (0,21) Changement Moyenne (É.-T.) -0,13 (0,17) -0,07 (0,15) Moyenne selon
la méthode des
moindres carrés
(É.-T.)
-0,14 (0,012) -0,07 (0,015)
IC à 95 % (-0,16; -0,11) (-0,10; -0,04) Différence moyenne
selon la méthode des
moindres carrés vs
placebo (É.-T.) (IC à
95 %)
-0,06 (0,019)
(-0,10; -0,03)
Valeur p p = 0,012
GICS
4e semaine Moyenne (É.-T.) 0,9 (0,9) 0,7 (0,9) Moyenne selon
la méthode des
moindres carrés
(É.-T.)
0,91 (0,075) 0,63 (0,104)
Différence moyenne
selon la méthode des
moindres carrés vs
placebo (É.-T.) (IC à
95 %)
0,28 (0,127)
(0,02; 0,53)
Valeur p p = 0,0320
ET : écart-type; GICS : échelle d’impression globale de l’évolution de changement; TESNS : taux d’écoulement salivaire non stimulé.
L’efficacité chez les enfants de 2 à 5 ans est extrapolée à partir des conclusions sur l’efficacité chez les enfants plus âgés.
Les variables d’efficacité secondaires et autres étaient le changement du TESNS et le changement du GICS aux 8e, 12e et 16e semaines. Pour ce qui est du TESNS et du score GICS, les données pour Xeomin étayaient les résultats d’efficacité primaire pour ces semaines.
Phase de prolongation
Dans le cadre de la phase de prolongation ouverte (PO), les patients ont reçu jusqu’à 3 traitements additionnels (cycles) par Xeomin administrés toutes les 16 ± 2 semaines, pour une période d’exposition totale allant jusqu’à 64 semaines (222 patients ont terminé la phase de prolongation). Les résultats de la PO ont appuyé les résultats de la phase principale montrant les bienfaits du Xeomin dans le traitement de la sialorrhée incommodante chronique chez les enfants de 2 à 17 ans.
14.3 Études de biodisponibilité comparativesS.O.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité d’une dose unique
Des études de toxicité portant sur l’administration par voies intraveineuse, intrapéritonéale, intramusculaire et/ou orale d’une seule dose d’incobotulinumtoxinA ont été menées sur la souris et le rat. L’un des résultats clés des études de toxicité aiguë est que l’incobotulinumtoxinA est presque non toxique lorsqu’elle est administrée par voie orale. La DL50 par voie orale a été d’environ 5 ordres de grandeur plus élevés que les DL50 du produit administré par voie intraveineuse ou intrapéritonéale. Comparativement au complexe de BoNT-A, les valeurs DL50 d’incobotulinumtoxinA administrée par voie orale chez le rat ont été environ 60 fois plus élevées (55 300 unités de dose létale [DL]/kg par rapport à environ 3 200 000 unités de DL/kg, respectivement).
On considère que la dose sans effet nocif observé (DSENO) après l’administration par voie intramusculaire d’une dose unique d’incobotulinumtoxinA chez la souris est de 5 unités de DL/kg.
Toxicité de doses répétées
Des études de toxicité portant sur des doses répétées administrées par voie intramusculaire clinique chez la souris, le lapin et le singe ont été menées.
Une étude d’une durée de 28 semaines ayant porté sur des doses répétées a été menée sur la souris par injection intramusculaire. Des doses allant jusqu’à 32 unités de DL/kg/injection de l’incobotulinumtoxinA et de l’agent comparateur actif 1 et des doses allant jusqu’à 78 unités de DL/animal/injection de l’agent comparateur actif 2 ont été administrées à trois reprises à des intervalles de 6 et de 13 semaines. L’effet paralysant et la toxicité en matière de perte pondérale par unité de DL ont été comparables entre l’agent comparateur actif 1 et l’incobotulinumtoxinA. La DSENO de l’incobotulinumtoxine lors de cette étude a été < 13 unités de DL/kg.
Une étude à doses répétées (3 injections intramusculaires à 14 jours d’intervalle) a été menée sur le lapin, avec 3 doses d’incobotulinumtoxinA allant de 2,5 à 40 unités de DL/kg administrées toutes les 2 semaines. La mort de sujets s’est produite à des doses de 5 unités de DL/kg et plus. À l’autopsie, aucune réaction locale marquée et aucune lésion liée au traitement n’ont été notées à l’une ou l’autre des doses administrées. La dose de 3,5 unités de DL/kg peut être considérée comme la dose maximale tolérée.
Des études de 13 et 39 semaines ont été menées chez le macaque de Buffon avec administration répétée d’incobotulinumtoxinA par voie intramusculaire à 4-12 semaines d’intervalle (doses allant jusqu’à 16 unités de DL/kg). Les résultats de l’étude ont révélé la présence d’effets localisés en lien avec les propriétés pharmacologiques du médicament. Les seuls effets systémiques observés ont été des réductions du poids moyen dépendantes de la dose et passagères ou un gain de poids.
Dans le cadre de l’étude de 39 semaines ayant évalué la toxicité, avec administration répétée de doses d’incobotulinumtoxinA par voie intramusculaire dans le muscle gastrocnémien et le muscle biceps brachial gauches de macaques de Buffon (dose de 16 unités de DL/kg avec intervalles d’administration différents allant jusqu’à 12 semaines pour un total de 4 administrations), l’apparition d’une atrophie a semblé être dépendante du temps et sans lien spécifique avec le nombre d’administrations. Une atrophie marquée a été observée après 4 administrations intramusculaires à raison de 16 unités/kg/administration. La DSENO pour cette étude était de 16 unités de DL/kg pour un intervalle posologique d’au moins 8 semaines.
Lors d’une étude à doses répétées chez le rat, le poids de la glande salivaire sous-maxillaire où l’injection avait été faite a été réduit à toutes les doses (2, 10 et 40 unités/kg) et une atrophie de la glande salivaire a été observée à la dose la plus élevée. La DSENO de 10 unités de DL/kg a été établie après quatre injections répétées d’incobotulinumtoxinA à intervalles de 8 semaines.
La plupart des effets observés lors des études sur la toxicité de doses répétées étaient associés à l’action pharmacologique, soit la paralysie locale du muscle (c’est-à-dire motilité et tonus musculaires réduits, ataxie), ou à un blocage généralisé de faible intensité de la neurotransmission autonome (horripilation, ptosis, larmoiements ou mydriase). Aucun effet systémique grave ou toxicité apparente sur les organes n’a été décelé.
Cancérogénicité et génotoxicité :
Aucune étude n’a été menée pour évaluer le potentiel cancérogène et mutagène de l’incobotulinumtoxinA. Selon la structure chimique et le mode d’action, il n’y a aucune raison de croire qu’elle est dotée d’un potentiel cancérogène ou mutagène. Les études menées sur l’agent comparateur actif 1 n’ont révélé aucun potentiel mutagène.
Aucune étude de carcinogénicité de l’incobotulinumtoxinA ou du comparateur actif 1 utilisant la voie d’administration glandulaire n’a été menée.
Toxicologie pour la reproduction et le développement :
Fertilité et développement embryonnaire précoce
Les effets de l’incobotulinumtoxinA sur la fonction gonadique, le comportement d’accouplement et la performance de reproduction ont été évalués après l’administration répétée de doses de 1,25, de 2,5 et de 3,5 unités de DL/kg par voie intramusculaire à des lapins. Aucun effet n’a été observé sur ces paramètres avec l’une ou l’autre des doses administrées; par conséquent, la dose de 3,5 unités de DL/kg a été considérée comme la DSENO dans les conditions expérimentales définies.
Développement embryofœtal
Les effets de l’incobotulinumtoxinA sur le développement embryonnaire et fœtal du rat ont été évalués après l’injection intramusculaire de doses totalisant jusqu’à 98 unités de DL/kg pendant la période d’organogenèse. Une dose totalisant 30 unités de DL/kg (10 unités de DL/kg par semaine ou 6 unités de DL/kg toutes les deux semaines) a été considérée comme la DSENO chez la mère. Aucun signe de toxicité embryonnaire n’a été observé dans aucun des groupes traités, à l’exception d’une légère réduction du poids fœtal total dans les groupes où la toxicité maternelle s’est traduite par une réduction du poids corporel maternel terminal. La dose totale de 98 ou 90 unités de DL/kg (30 unités de DL/kg par semaine, 18 deux fois par semaine ou 7 par jour) a été considérée comme la DSENO pour la toxicité embryonnaire.
Les effets de doses multiples d’incobotulinumtoxinA sur le développement embryofœtal ont également été évalués chez le lapin. Des doses uniques allant jusqu’à 5 unités de DL/kg ont été administrées par voie intramusculaire. Une toxicité chez la mère a été observée aux doses de 2,5 et de 5 unités de DL/kg. La dose de 1,25 unité de DL/kg, administrée par voie intramusculaire, a été établie comme la DSENO chez la lapine gravide. Des avortements sont survenus entre les jours 23 et 29 de la gestation chez des femelles recevant des doses de 5 unités de DL/kg; ils étaient le plus probablement associés à la toxicité chez la mère, comme l’indiquent l’importante perte de poids corporel chez les femelles atteintes et l’absence d’effets embryofœtaux chez les mères survivantes. Aucun signe d’embryotoxicité ou de tératogénicité n’a été observé à l’une ou l’autre des doses évaluées; par conséquent, la dose unique de 5 unités de DL/kg a été considérée comme la DSENO dans les conditions expérimentales définies.
Développement périnatal et postnatal
Le développement embryofœtal, périnatal et postnatal chez le rat et la performance de reproduction subséquente de la progéniture ont été évalués après l’administration par voie intramusculaire de doses répétées d’incobotulinumtoxinA à compter du sixième jour de gestation jusqu’au sevrage. Le traitement de la mère n’a exercé aucun effet indésirable sur le développement périnatal ou postnatal ni sur la performance de reproduction de la progéniture, dans aucun groupe. La DSENO pour le développement embryofœtal et périnatal et postnatal du rat et la performance de reproduction subséquente de la progéniture a donc été de 20 unités de DL/kg par semaine (total de 120 unités de DL/kg) ou de 3 unités de DL/kg par jour (total de 114 unités de DL/kg).
Développement postsevrage chez les animaux juvéniles
Les effets de l’incobotulinumtoxinA sur le développement postsevrage de rats juvéniles ont été évalués après des injections intramusculaires répétées allant jusqu’à 30 unités de DL/kg/administration pratiquées à intervalles de 2 semaines jusqu’à l’âge de 11 semaines. On a observé des diminutions proportionnelles à la dose de la taille et du poids du muscle recevant l’injection, du gain de poids corporel moyen et de la consommation alimentaire, mais il n’y a eu aucun effet pertinent sur la maturation sexuelle et le développement post-sevrage. À la dose de 30 DL/kg, certains mâles ne sont pas parvenus à s’accoupler (la performance de reproduction était compromise) alors que d’autres présentaient une atrophie de l’épithélium germinal testiculaire; toutefois, ce ne sont pas tous les animaux qui étaient touchés. Aucun effet indésirable sur la performance d’accouplement ni sur l’épithélium germinal testiculaire n’a été noté aux doses plus faibles. Aucun signe de toxicité systémique n’a été observé en dehors d’un retard de croissance à une dose égale ou inférieure à 10 unités de DL/kg.
Toxicologie particulière :
Tolérance locale
La tolérance locale de l’incobotulinumtoxinA a été évaluée chez la souris, le lapin et le singe. Les études indiquent que l’incobotulinumtoxinA n’entraîne pas de réactions d’intolérance locale pertinentes sur le plan clinique après l’injection répétée par voie intramusculaire de doses allant jusqu’à 40 unités de DL/kg ou par voie intradermique de doses allant jusqu’à 8,34 unités de DL/kg. L’incobotulinumtoxinA s’est aussi révélée non irritante lors de l’administration oculaire chez le lapin (100 unités de DL/animal).
Activité hémolytique
Lors d’une étude in vitro portant sur des érythrocytes enrobés humains, l’incobotulinumtoxinA n’était pas hémolytique à des concentrations allant jusqu’à 400 unités de DL/mL (concentrations d’au moins 400 fois la concentration maximale atteignable dans le sang humain). Par conséquent, le potentiel hémolytique dans le sang humain semble extrêmement improbable.
Immunogénicité
L’immunogénicité de l’incobotulinumtoxinA a été évaluée lors de deux études sur des doses répétées chez le lapin.
Dans l’étude initiale, la formation d’anticorps neutralisant la neurotoxine active a été mesurée avant, pendant et après l’administration intradermique toutes les deux semaines de 5 injections de fortes doses (235 unités de DL par administration, soit environ 8,34 unités de DL/kg) d’incobotulinumtoxinA ou de l’agent comparateur actif 1. À la douzième semaine de l’étude, des anticorps neutralisant la BoNT-A ont été décelés chez 4 des 8 lapines survivantes ayant reçu l’agent comparateur actif 1, par rapport à aucune des 10 lapines survivantes ayant reçu l’incobotulinumtoxinA.
Les résultats ont été corroborés par ceux d’une autre étude où de plus faibles doses ont été administrées à des lapines qui ont reçu une dose de 16 unités de DL lors de chaque administration d’incobotulinumtoxinA ou d’agent comparateur actif 1 à 8 reprises et une dose de 25 unités de DL à l’injection de rappel (finale) sur une période de 33 semaines. Un agent comparateur actif 2 a été administré à une dose de 40 unités de DL lors de chaque administration à 5 reprises, avec une dose réduite de 20 unités de DL pour la sixième et dernière administration (en raison de l’observation d’un effet toxique, soit une diminution du poids corporel). Après 6 injections, 15 des 20 sérums de l’agent comparateur actif 2 pouvaient neutraliser l’activité paralysante de la neurotoxine. À la 36e semaine de l’étude, 4 des 20 animaux ayant reçu l’agent comparateur actif 1 présentaient des anticorps neutralisants par rapport à aucun des 20 animaux ayant reçu l’incobotulinumtoxinA.