


Monographie de produit - Obodence
1 Indications
Les indications ont été autorisées sur la base de la similarité entre OBODENCE et le médicament biologique de référence PROLIA.
OBODENCE (dénosumab injection) est indiqué pour :
Ostéoporose postménopausique
- le traitement des femmes ménopausées atteintes d’ostéoporose qui sont à risque élevé de fractures, ce dernier étant défini par des antécédents de fracture ostéoporotique ou la présence de multiples facteurs de risque de fractures, ou chez qui d’autres traitements contre l’ostéoporose ont échoué ou n’ont pas été tolérés. Chez les femmes ménopausées atteintes d’ostéoporose, OBODENCE réduit l’incidence des fractures vertébrales, non vertébrales et de la hanche (voir la section 14, É tudes cliniques).
Traitement visant à accroître la masse osseuse chez les hommes atteints
d’ostéoporose qui sont à risque élevé de fractures
- le traitement visant à accroître la masse osseuse chez les hommes atteints d’ostéoporose qui sont à risque élevé de fractures, ce dernier étant défini par des antécédents de fracture ostéoporotique ou la présence de multiples facteurs de risque de fractures, ou chez qui d’autres traitements contre l’ostéoporose ont échoué ou n’ont pas été tolérés (voir la section 14, É tudes cliniques).
Traitement visant à accroître la masse osseuse chez les hommes atteints d’un cancer de la prostate non métastatique qui reçoivent un traitement antiandrogénique et qui sont à risque élevé de fractures
- le traitement visant à accroître la masse osseuse chez les hommes atteints d’un cancer de la prostate non métastatique qui reçoivent un traitement antiandrogénique et qui sont à risque élevé de fractures (voir la section 14, É tudes cliniques).
Traitement visant à accroître la masse osseuse chez les femmes recevant un inhibiteur de l’aromatase comme traitement adjuvant contre le cancer du sein non métastatique
- le traitement visant à accroître la masse osseuse chez les femmes atteintes d’un cancer du sein non métastatique qui reçoivent un inhibiteur de l’aromatase comme traitement adjuvant, qui ont une faible masse osseuse et qui sont à risque élevé de fractures (voir la section 14, É tudes cliniques).
Traitement visant à accroître la masse osseuse dans le cadre du traitement et de la prévention de l’ostéoporose cortisonique chez les femmes et les hommes à risque élevé de fractures
- le traitement visant à accroître la masse osseuse chez les femmes et les hommes qui sont à risque élevé de fractures en raison d’une corticothérapie continue par voie générale (voir la section 14, É tudes cliniques).
- le traitement visant à accroître la masse osseuse chez les femmes et les hommes à risque élevé de fractures qui commencent ou qui ont commencé récemment une corticothérapie de longue durée (voir la section 14, É tudes cliniques).
1.1. Pédiatrie
Pédiatrie (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité d’OBODENCE dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada (voir la section 7, Mises en garde et précautions, Populations particulières, Enfants et adolescents).
1.2. Gériatrie
Gériatrie (≥ 65 ans) : La majorité des patientes traitées par le dénosumab dans l’essai clinique sur l’ostéoporose postménopausique (OPM) étaient âgées de 65 ans ou plus (voir la section 7, Mises en garde et précautions, Populations particulières, Personnes âgées).
Dans l’étude réalisée chez des hommes atteints d’ostéoporose, 133 patients (55 %) étaient
âgés de 65 ans ou plus, et 39 patients (16 %) étaient âgés de 75 ans ou plus.
- Dans l’essai clinique mené chez des hommes ayant une perte osseuse associée à un traitement antiandrogénique contre un cancer de la prostate non métastatique, 1364 patients (93 %) étaient âgés de 65 ans ou plus.
Par ailleurs, dans un essai clinique mené chez des femmes ayant une perte osseuse associée
à la prise d’un inhibiteur de l’aromatase comme traitement adjuvant du cancer du sein, 76 patientes (30 %) étaient âgées de 65 ans ou plus.
- Enfin, lors d’un essai clinique portant sur des patients atteints d’ostéoporose cortisonique, 355 patients (44,7 %) étaient âgés de 65 ans ou plus.
2. Contre-indications
- OBODENCE est contre-indiqué chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6, Formes pharmaceutiques, teneurs, composition et conditionnement. Des réactions anaphylactiques ont été signalées (voir les sections 7, Mises en garde et précautions, Hypersensibilité et 8, Effets indésirables, Effets indésirables observés après la commercialisation).
- Hypocalcémie (voir la section 7, Mises en garde et précautions, Système endocrinien et métabolisme, Hypocalcémie)
- Femmes enceintes ou femmes qui essaient de devenir enceintes. L’administration d’OBODENCE à une femme enceinte peut être nocive pour le fœtus. Chez les femmes aptes à procréer, un test de grossesse doit être réalisé avant le début du traitement par OBODENCE. L’exposition de macaques de Buffon au dénosumab in utero a causé des augmentations des pertes fœtales, de la mortinatalité et de la mortalité postnatale ainsi que l’absence de ganglions lymphatiques, une croissance anormale des os et un retard de la croissance néonatale. Si le médicament est pris pendant la grossesse, ou si la patiente devient enceinte pendant le traitement par ce médicament, il faut informer la patiente des dangers potentiels pour le fœtus (voir la section 7, Mises en garde et précautions, Populations particulières, Grossesse).
4. Posologie et administration
4.1 Considérations posologiques
OBODENCE est conçu pour être utilisé sous les conseils et la supervision de médecins qui se sont complètement familiarisés avec le profil d’efficacité et d’innocuité d’OBODENCE. Après une formation initiale sur la technique d’injection sous-cutanée, les patients peuvent s’injecter eux-mêmes OBODENCE si un médecin estime que cette mesure est appropriée et lorsqu’un suivi médical est assuré au besoin. Les patients doivent être informés que des réactions d’hypersensibilité graves, y compris des réactions anaphylactiques, ont été signalées après une injection d’OBODENCE.
Il est essentiel d’écarter toute possibilité de grossesse avant l’administration d’OBODENCE. Un test de grossesse doit être réalisé chez toutes les femmes aptes à procréer avant le début du traitement par OBODENCE. D’après les études menées sur des animaux, OBODENCE peut être nocif pour le fœtus lorsqu’il est administré à une femme enceinte (voir les sections 2, Contre-indications, 7, Mises en garde et précautions et 16, Toxicologie non clinique, Toxicologie animale).
Les patients doivent recevoir des suppléments adéquats de calcium et de vitamine D aux doses recommandées1.
4.2 Posologie recommandée et ajustement posologique
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique (voir la section 7, Mises en garde et précautions, Populations particulières, Enfants et adolescents).
La posologie recommandée d’OBODENCE (dénosumab) est une injection s.-c. de 60 mg, 1 fois tous les 6 mois.
4.2.1 Arrêt du traitement
Fractures vertébrales multiples après l’arrêt du traitement par le dénosumab
Des fractures vertébrales multiples peuvent survenir après l’arrêt du traitement par le dénosumab, surtout chez les patients ayant des antécédents de fracture vertébrale.
Il faut conseiller aux patients de ne pas interrompre le traitement par OBODENCE sans avoir d’abord obtenu l’avis de leur médecin. Il faut procéder à l’évaluation des bienfaits et des risques chez chaque patient avant l’arrêt du traitement par OBODENCE. Si le traitement par OBODENCE est arrêté, envisager d’y substituer un autre inhibiteur de la résorption osseuse.
4.4 Administration
OBODENCE doit être administré par une personne ayant reçu une formation adéquate en techniques d’injection.
La seringue préremplie n’est pas faite de latex de caoutchouc naturel.
Tout médicament destiné à un usage parentéral doit faire l’objet d’un examen visuel avant d’être administré afin de vérifier qu’il est exempt de particules et de décoloration, dans la mesure où la solution et le contenant le permettent. OBODENCE est une solution limpide, incolore à jaunâtre pouvant contenir des traces de particules protéiniques translucides à blanches. Ne pas utiliser si la solution est trouble.
1 Résumé : Lignes directrices de pratique clinique 2010 pour le diagnostic et le traitement de l’ostéoporose au Canada Avant l’administration, il est possible de laisser OBODENCE atteindre la température ambiante (jusqu’à 25 °C) dans son contenant original.
Administrer OBODENCE par injection s.-c. dans le haut du bras, le haut de la cuisse ou l’abdomen.
4.5 Dose oubliée
Si une dose est oubliée, elle doit être administrée dès que possible. L’administration de la dose suivante doit être prévue 6 mois après la date de l’injection précédente.
5. Surdose
Il n’existe aucune donnée sur les surdoses avec OBODENCE.
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres identificateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Formes posologiques, teneurs et composition
| Voie | Forme | Ingrédients non médicinaux |
| d’administration | posologique/teneur/composition | |
| Sous-cutanée | Solution pour injection / 60 mg de dénosumab dans 1 mL de solution dans une seringue préremplie à usage unique | Histidine, chlorhydrate d’histidine monohydraté, polysorbate 20, sorbitol et eau pour injection (Ph. Eur., USP). |
OBODENCE est une solution stérile, sans agent de conservation, limpide, incolore à jaunâtre et de pH 5,2.
OBODENCE est offert dans une seringue préremplie à usage unique munie d’un dispositif de protection. La seringue préremplie n’est pas faite de latex de caoutchouc naturel.
Chaque seringue préremplie à usage unique de 1,0 mL d’OBODENCE contient 60 mg de dénosumab, 20 mM d’histidine, du sorbitol à 4,4 %, du polysorbate 20 à 0,01 % et de l’eau pour injection (Ph. Eur., USP) à un pH de 5,2.
OBODENCE est présenté dans un emballage contenant une seringue préremplie.
7. Mises en garde et précautions
Généralités
Un apport adéquat de calcium et de vitamine D est important chez tous les patients. Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
Les patients traités par OBODENCE ne doivent pas être traités en concomitance par d’autres produits médicinaux contenant du dénosumab.
Affections malignes
Voir la section 8, Effets indésirables, Effets indésirables observés au cours des études cliniques.
Système endocrinien et métabolisme
Hypercalcémie chez les enfants présentant une ostéogenèse imparfaite
OBODENCE n’est pas indiqué chez les enfants.
Dans le cadre d’essais cliniques, des cas d’hypercalcémie ont été signalés chez des enfants présentant une ostéogenèse imparfaite traités par le dénosumab. L’hospitalisation a été nécessaire dans certains cas (voir la section Populations particulières, Enfants et adolescents).
Hypocalcémie
Il faut corriger l’hypocalcémie par un apport adéquat de calcium et de vitamine D avant l’instauration du traitement par OBODENCE. Les autres troubles touchant le métabolisme des minéraux (p. ex., carence en vitamine D) doivent être traités.
Une surveillance clinique de la concentration de calcium est recommandée avant chaque dose et, chez les patients prédisposés à l’hypocalcémie, dans les 2 semaines suivant la dose initiale (voir la section Surveillance et examens de laboratoire).
On conseille aux patients de signaler à leur médecin tout symptôme d’hypocalcémie, tel qu’une paresthésie, des spasmes musculaires, des soubresauts et des crampes musculaires (voir la section 8, Effets indésirables, Hypocalcémie). Il faut vérifier la calcémie de tout patient qui présente des symptômes possibles d’hypocalcémie pendant le traitement.
Après la commercialisation du médicament, des cas d’hypocalcémie grave symptomatique (entraînant une hospitalisation, menaçant le pronostic vital ou mortels) ont été signalés, en particulier chez des patients présentant une atteinte rénale grave, traités par dialyse ou recevant d’autres agents réduisant le taux de calcium (voir la section 8, Effets indésirables, Effets indésirables observés après la commercialisation, Hypocalcémie grave). Même si la plupart des cas sont survenus au cours des premières semaines suivant le début du traitement, cet effet peut aussi se manifester plus tardivement. Les manifestations cliniques de l’hypocalcémie grave symptomatique comprenaient un allongement de l’intervalle QT, une tétanie, des convulsions et une altération de l’état mental.
Fonctions hépatique, biliaire et pancréatique
L’innocuité et l’efficacité du dénosumab n’ont pas été étudiées chez les patients atteints d’insuffisance hépatique.
Système immunitaire
Infections
Au cours d’un essai clinique de 3 ans chez des femmes atteintes d’ostéoporose postménopausique, des infections graves ayant entraîné une hospitalisation ont été signalées plus fréquemment dans le groupe traité par le dénosumab (4,1 %) que dans le groupe placebo (3,4 %). Des infections cutanées ayant entraîné une hospitalisation ont été signalées plus fréquemment dans le groupe dénosumab (0,4 %) que dans le groupe placebo (< 0,1 %). Il s’agissait principalement de cas de cellulite. De même, les infections de l’abdomen, des voies urinaires et des oreilles ont été plus fréquentes chez les patientes traitées par le dénosumab. L’endocardite a également été signalée plus fréquemment chez les patientes traitées par le dénosumab (groupe dénosumab, < 0,1 %; groupe placebo, 0 %). La fréquence des infections opportunistes était équivalente dans les groupes dénosumab et placebo, et la fréquence globale des infections cutanées était semblable dans les groupes dénosumab (1,5 %) et placebo (1,2 %). Il faut recommander aux patients de consulter rapidement un médecin s’ils voient apparaître des signes ou des symptômes d’infection grave, entre autres de cellulite et d’érysipèle (voir la section 8, Effets indésirables, Infections).
Les patients qui prennent des immunosuppresseurs en concomitance (p. ex. des glucocorticoïdes) ou dont le système immunitaire est affaibli pourraient être à risque plus élevé d’infections graves. Il existe peu de données sur l’innocuité du dénosumab chez les patients atteints d’ostéoporose cortisonique qui ont une infection évolutive d’importance clinique ou des antécédents d’infections récidivantes ou chroniques. Il convient d’examiner le profil bienfaits-risques de ces patients avant de les traiter par OBODENCE. Dans les cas où des infections graves se manifestent pendant le traitement par OBODENCE, les prescripteurs doivent évaluer la nécessité de poursuivre ce traitement.
Hypersensibilité
Des réactions d’hypersensibilité d’importance clinique, y compris des réactions anaphylactiques, ont été signalées lors de la prise du dénosumab. Les symptômes ont été, entre autres, une hypotension, une dyspnée, un serrement dans la gorge, un œdème de la face et des voies respiratoires supérieures, un prurit et une urticaire.
En cas de réaction anaphylactique ou d’une autre réaction allergique d’importance clinique, il faut instaurer immédiatement le traitement approprié et cesser toute prise d’OBODENCE (voir les sections 2, Contre-indications et 8, Effets indésirables).
Surveillance et examens de laboratoire
Une surveillance clinique de la calcémie est recommandée avant l’administration de chaque dose. Chez les patients ayant des antécédents d’hypocalcémie, présentant des signes et des symptômes d’hypocalcémie ou prédisposés à l’hypocalcémie (p. ex., antécédents d’hypoparathyroïdie, intervention chirurgicale de la thyroïde, intervention chirurgicale de la parathyroïde, syndromes de malabsorption, excision de l’intestin grêle, insuffisance rénale grave [clairance de la créatinine < 30 mL/min], traitement par dialyse ou traitement par d’autres agents réduisant le taux de calcium), une surveillance clinique de la concentration de calcium est recommandée dans les 2 semaines suivant la dose initiale. Il faut vérifier la calcémie de tout patient qui présente des symptômes possibles d’hypocalcémie pendant le traitement (voir la section 7, Mises en garde et précautions, Système endocrinien et métabolisme, Hypocalcémie).
Appareil musculosquelettique
Ostéonécrose de la mâchoire (ONM)
Des cas d’ONM ont été signalés chez les patients traités par le dénosumab ou des bisphosphonates, une autre classe d’agents antirésorption. Dans la plupart des cas, il s’agissait de patients cancéreux; toutefois, quelques cas ont été signalés chez des patients atteints d’ostéoporose. Le risque d’ONM pourrait augmenter en fonction de la durée de l’exposition au dénosumab. Des cas d’ONM ont été signalés au cours des études cliniques chez des patients recevant du dénosumab à raison de 60 mg tous les 6 mois pour le traitement de l’ostéoporose. Par ailleurs, des cas d’ONM ont été signalés dans des études cliniques menées auprès de patients atteints d’un cancer de stade avancé qui recevaient du dénosumab à raison de 120 mg toutes les 4 semaines, la dose évaluée.
Les facteurs de risque connus d’ONM comprennent un traitement antérieur par un bisphosphonate, un âge avancé, le tabagisme, un diagnostic de cancer, des traitements concomitants (p. ex., chimiothérapie, produits biologiques antiangiogéniques, corticostéroïdes, radiothérapie de la tête et du cou), une mauvaise hygiène buccale, des interventions dentaires effractives (p. ex., extractions dentaires, implants dentaires, intervention chirurgicale buccale) et des troubles concomitants (p. ex., parodontopathie et/ou autre affection dentaire préexistante, prothèses dentaires mal ajustées, anémie, coagulopathie, infection).
Il est important d’évaluer les patients pour détecter tout facteur de risque d’ONM avant d’instaurer le traitement. Il est recommandé de procéder à un examen dentaire et à l’exécution des interventions dentaires préventives qui s’imposent avant le traitement par OBODENCE chez les patients présentant des facteurs de risque d’ONM.
Une bonne hygiène buccale doit être maintenue pendant le traitement par OBODENCE. Les patients devraient être soumis à des examens dentaires de façon régulière; en outre, ils doivent signaler immédiatement tout symptôme de nature buccale comme une dent qui bouge, une douleur ou une enflure survenant au cours du traitement par OBODENCE.
Il faut éviter les interventions dentaires effractives pendant le traitement par OBODENCE. Lorsque cela est impossible, le médecin traitant doit se fier à son jugement clinique pour orienter le plan de traitement en fonction de l’évaluation des bienfaits et des risques chez chaque patient.
Les patients chez qui une ONM est soupçonnée ou ceux chez qui ce trouble se manifeste au cours du traitement par OBODENCE doivent être soignés par un dentiste ou un chirurgien buccal. Dans le cas des patients chez qui une ONM apparaît pendant le traitement par OBODENCE, une interruption temporaire du traitement doit être envisagée, en fonction de l’évaluation des bienfaits et des risques chez chaque patient, jusqu’à ce que l’ostéonécrose soit résolue (voir la section 8, Effets indésirables, Ostéonécrose de la mâchoire [ONM]).
Fractures atypiques du fémur
Des fractures atypiques du fémur ont été signalées chez des patients traités par le dénosumab. Les fractures atypiques du fémur peuvent survenir après un traumatisme mineur ou spontanément dans la région sous-trochantérienne ou diaphysaire du fémur, et peuvent être bilatérales. Ces événements sont mis en évidence par des caractéristiques radiographiques particulières. Des fractures atypiques du fémur ont également été observées chez des patients présentant des affections concomitantes (p. ex., carence en vitamine D, polyarthrite rhumatoïde, hypophosphatasie) ou utilisant certains produits pharmaceutiques (p. ex., bisphosphonates, glucocorticoïdes, inhibiteurs de la pompe à protons). Ces événements se sont produits même sans administration d’inhibiteurs de la résorption osseuse. Pendant le traitement par OBODENCE, il faut conseiller aux patients de signaler toute douleur nouvelle ou inhabituelle à la cuisse, à la hanche ou à l’aine. En présence de ces symptômes, il faut rechercher une fracture incomplète du fémur, et examiner également le fémur controlatéral.
Inhibition du renouvellement osseux
Au cours des essais cliniques menés chez des femmes atteintes d’ostéoporose postménopausique, le traitement par le dénosumab a entraîné une inhibition importante du renouvellement osseux, comme en témoignaient les marqueurs du renouvellement osseux et l’histomorphométrie osseuse. La portée de ces observations et l’effet d’un traitement de longue durée par le dénosumab sont inconnus. Il faut surveiller l’apparition d’ONM, de fractures atypiques et de retards de consolidation chez les patients (voir les sections 8, Effets indésirables, Consolidation des fractures et Ostéonécrose de la mâchoire [ONM]; 10, Pharmacologie clinique, Pharmacodynamie; 14, É tude cliniques, Histologie et histomorphométrie osseuses).
Fonction rénale
Dans une étude portant sur 55 patients présentant divers degrés de fonction rénale, dont des patients sous dialyse, le degré d’insuffisance rénale n’a pas eu d’effet sur la pharmacocinétique du dénosumab; par conséquent, aucun ajustement posologique n’est nécessaire en présence d’insuffisance rénale.
Au cours des études cliniques, les patients atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min) ou soumis à une dialyse étaient plus à risque d’hypocalcémie. Un apport adéquat en calcium et en vitamine D est important chez les patients atteints d’insuffisance rénale grave ou sous dialyse (voir la section 7, Mises en garde et précautions, Système endocrinien et métabolisme, Hypocalcémie).
Santé reproductive
Voir les sections 2 Contre-indications, 7.1.1 Grossesse.
Appareil cutané
Au cours d’un vaste essai clinique de 3 ans mené auprès de plus de 7800 femmes atteintes d’ostéoporose postménopausique, des événements indésirables touchant l’épiderme et le derme – tels que la dermatite, l’eczéma et les éruptions cutanées – sont survenus à une fréquence significativement plus élevée dans le groupe dénosumab (10,8 %) que dans le groupe placebo (8,2 %). La plupart de ces événements n’étaient pas spécifiques du point d’injection. Il faut envisager l’arrêt du traitement par OBODENCE si des symptômes graves se manifestent (voir la section 8, Effets indésirables, É vénements dermatologiques).
7.1 Populations particulières
7.1.1 Grossesse
Aucune étude n’a été réalisée sur l’utilisation du dénosumab chez les femmes enceintes.
OBODENCE est contre-indiqué chez les femmes enceintes et chez les femmes qui tentent de concevoir. Il importe de s’assurer qu’une femme apte à procréer n’est pas enceinte avant d’instaurer le traitement par OBODENCE.
On doit informer toute femme susceptible de devenir enceinte du risque associé à l’utilisation d’OBODENCE pendant la grossesse et lui recommander de recourir à une méthode contraceptive efficace pendant le traitement et pendant au moins 5 mois après la prise de la dernière dose d’OBODENCE.
L’administration de dénosumab à une femme enceinte peut être nocive pour le fœtus, selon les résultats d’études chez l’animal (voir les sections 2, Contre-indications, 4, Posologie et administration et 16_Toxicologie non_clinique, Toxicologie animale).
Des études sur la toxicité pendant le développement ont été effectuées chez le macaque de Buffon à des doses correspondant à une exposition (aire sous la courbe [ASC]) jusqu’à 100 fois supérieure à celle à laquelle sont soumis les humains. Aucune indication d’altération de la fécondité n’a été observée.
Par ailleurs, une étude menée auprès de macaques de Buffon qui ont reçu, au cours de la période équivalant au premier trimestre, des doses de dénosumab correspondant à une ASC jusqu’à 99 fois supérieure à celle observée chez l’humain (dose de 60 mg tous les 6 mois) n’a mis en évidence aucune lésion maternelle ni fœtale; les ganglions lymphatiques fœtaux n’ont pas fait l’objet d’un examen lors de cette étude.
Au cours d’une autre étude où des macaques de Buffon ont été exposés au dénosumab in utero à raison de 50 mg/kg de poids corporel toutes les 4 semaines, à partir de la 20e journée de gestation jusqu’à la parturition, des augmentations des pertes fœtales, de la mortinatalité et de la mortalité postnatale ont été constatées. Les nouveau-nés présentaient les lésions suivantes : des anomalies squelettiques résultant d’une perturbation de l’ostéorésorption durant la phase de croissance rapide, une solidité osseuse réduite et des fractures liées au traitement; une diminution de l’hématopoïèse; une malposition des dents et une dysplasie dentaire (sans effets indésirables sur l’éruption des dents); l’absence de ganglions lymphatiques périphériques; enfin, un retard de la croissance néonatale. Aucune indication de toxicité maternelle n’a été relevée. Le développement des glandes mammaires maternelles était normal.
Les études chez la souris semblent également indiquer que l’absence du RANKL durant la grossesse pourrait perturber la maturation des glandes mammaires et entraîner une altération de la lactation après la parturition (voir la section 16, Toxicologie non clinique, Toxicologie animale).
7.1.2 Allaitement
L’utilisation d’OBODENCE n’est pas recommandée chez les femmes qui allaitent (voir également la section Enfants et adolescents ci-dessous). Il n’a pas été établi si le dénosumab est excrété, ou non, dans le lait maternel humain. É tant donné que le dénosumab peut entraîner des effets indésirables chez les bébés nourris au sein, il faut soit cesser l’allaitement soit cesser de prendre OBODENCE.
Hommes
Chez des hommes en santé ayant reçu une dose unique de dénosumab, la présence du dénosumab a été détectée dans le sperme à des concentrations maximales équivalant à 0 à 5 % environ de sa concentration sérique. Il est peu probable qu’une partenaire ou qu’un embryon/fœtus soit exposé, par le sperme, à des concentrations de dénosumab pertinentes sur le plan pharmacologique à la suite d’une relation sexuelle non protégée avec un partenaire traité par OBODENCE (voir la section 10, Pharmacologie clinique, Pharmacocinétique).
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité d’OBODENCE dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
Dans le cadre d’essais cliniques, des cas d’hypercalcémie ont été signalés très fréquemment chez des enfants présentant une ostéogenèse imparfaite traités par le dénosumab. Certains patients ont dû être hospitalisés, et des lésions rénales aiguës sont apparues dans certains cas (voir la section 7, Mises en garde et précautions, Système endocrinien et métabolisme).
Des primates adolescents (macaques de Buffon) qui avaient reçu du dénosumab équivalant à 27 et à 150 fois (doses de 10 et de 50 mg/kg) l’exposition clinique selon l’ASC ont présenté des anomalies des cartilages de conjugaison. Chez les rats nouveau-nés, l’inhibition du RANKL (cible du traitement par le dénosumab) à l’aide d’un produit de fusion constitué d’ostéoprotégérine (OPG) couplée au fragment Fc (OPG-Fc) et administré à fortes doses a été associée à l’inhibition de la croissance des os et de l’éruption des dents. Par conséquent, le traitement par OBODENCE pourrait inhiber la croissance des os chez les enfants ayant des cartilages de conjugaison actifs ainsi que l’éruption des dents. Chez des macaques de Buffon nouveau-nés qui avaient été exposés au dénosumab in utero à raison de 50 mg/kg de poids corporel, il y a eu : une augmentation de la mortalité postnatale; des anomalies squelettiques résultant d’une perturbation de l’ostéorésorption durant la phase de croissance rapide, une solidité osseuse réduite et des fractures liées au traitement; une diminution de l’hématopoïèse; une malposition des dents et une dysplasie dentaire (sans effets indésirables sur l’éruption des dents); l’absence de ganglions lymphatiques périphériques; enfin, un retard de la croissance néonatale. À la suite d’une période de récupération allant de la naissance jusqu’à l’âge de 6 mois, certaines lésions persistaient, soit : une légère diminution de la longueur des os (fémurs, vertèbres et mâchoires), une diminution de l’épaisseur de l’os cortical associée à une solidité osseuse réduite; une hématopoïèse extramédullaire; une dysplasie dentaire; enfin, l’absence de certains ganglions lymphatiques ou une réduction de leur taille. Un des nouveau-nés présentait une minéralisation allant de minime à modérée dans plusieurs tissus (voir la section 16, Toxicologie non clinique, Toxicologie animale).
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans)
Femmes
Dans l’essai clinique portant sur l’ostéoporose postménopausique, 94,7 % des patientes ayant reçu du dénosumab avaient 65 ans ou plus et 31,6 % avaient 75 ans ou plus. Aucune différence globale n’a été observée entre les patientes de 65 ans ou plus et celles de 75 ans ou plus sur le plan de l’innocuité ou de l’efficacité. Par ailleurs, les autres essais cliniques publiés n’ont pas signalé de différence dans les réponses entre les patientes jeunes et âgées; toutefois, il n’est pas possible d’exclure une sensibilité plus élevée chez certaines personnes plus âgées.
Dans un essai clinique mené chez des femmes ayant une perte osseuse associée à la prise d’un inhibiteur de l’aromatase comme traitement adjuvant du cancer du sein, 30 % des patientes qui ont reçu du dénosumab étaient âgées de 65 ans ou plus.
Enfin, lors d’un essai clinique portant sur des patients atteints d’ostéoporose cortisonique, 248 femmes (44,6 %) étaient âgées de 65 ans ou plus.
Hommes
Dans l’essai sur l’ostéoporose chez les hommes, aucune différence globale n’a été observée sur le plan de l’efficacité entre les patients de 65 ans ou plus (N = 133) traités par le dénosumab et les patients plus jeunes. Toutefois, il n’est pas possible d’exclure une sensibilité plus élevée chez certaines personnes plus âgées.
L’essai comptait 133 patients (55 %) de 65 ans ou plus, dont 39 (16 %) étaient âgés de 75 ans ou plus. Parmi les sujets de 65 ans ou plus, 107 événements indésirables (É I) ont été recensés chez 50 patients (73,5 %) du groupe dénosumab contre 124 événements chez 43 patients (67,2 %) du groupe placebo; chez les sujets de 75 ans ou plus, 30 événements ont été dénombrés chez 14 patients (70,0 %) du groupe dénosumab contre 45 événements chez 12 patients (63,2 %) du groupe placebo. La fréquence des événements indésirables graves était comme suit :
14 événements chez 10 patients (14,7 %) de 65 ans ou plus dans le groupe dénosumab contre 8 événements chez 6 patients (9,4 %) du groupe placebo, et de 5 événements chez 4 patients (20,0 %) de 75 ans ou plus du groupe dénosumab contre 1 événement chez 1 patient (5,3 %) du groupe placebo. La fréquence des É I chez les moins de 65 ans était de 61 événements chez 36 patients (69,2 %) dans le groupe dénosumab contre 100 événements chez 41 patients (73,2 %) dans le groupe placebo. Pour les É I graves dans le groupe des moins de 65 ans, 2 événements ont été signalés chez 1 patient (1,9 %) du groupe dénosumab contre 5 événements chez 4 patients (7,1 %) du groupe placebo.
Dans l’essai clinique mené chez des hommes ayant une perte osseuse associée à un traitement antiandrogénique contre un cancer de la prostate non métastatique, 93 % des patients qui ont reçu du dénosumab étaient âgés de 65 ans ou plus. Aucune différence globale n’a été constatée entre ces patients et les patients plus jeunes sur les plans de l’innocuité et de l’efficacité. Lors d’un essai clinique portant sur des patients atteints d’ostéoporose cortisonique, 107 hommes (44,8 %) étaient âgés de 65 ans ou plus.
Pour les hommes ayant une partenaire sexuelle pouvant devenir enceinte, voir également les sections Populations particulières, Grossesse et Populations particulières, Hommes.
Renseignements à fournir au patient
Les patients doivent prendre des suppléments adéquats de calcium et de vitamine D. Il faut informer tous les patients de l’importance des suppléments de calcium et de vitamine D pour le maintien de la calcémie. Il faut conseiller aux patients de consulter rapidement un médecin s’ils voient apparaître des signes ou des symptômes d’hypocalcémie (p. ex., paresthésie ou spasmes musculaires) (voir la section Renseignements destinés aux patient·e·s).
Il faut conseiller aux patients de consulter rapidement un médecin s’ils voient apparaître des signes ou des symptômes de cellulite.
Les patients doivent connaître les effets secondaires les plus fréquemment associés au traitement par OBODENCE.
Si une dose d’OBODENCE est oubliée, l’injection devra être administrée dès qu’il sera pratique de le faire. Par la suite, les injections doivent être effectuées à intervalles de 6 mois à compter de la date de la dernière injection.
8 Effets indésirables
Les profils des effets indésirables aux médicaments signalés dans les études cliniques qui ont comparé OBODENCE au médicament biologique de référence se sont révélés comparables. La description des effets indésirables dans cette section repose sur l’expérience clinique obtenue avec le médicament biologique de référence.
8.1 Aperçu des effets indésirables
Au total, 8091 femmes (4050 recevant du dénosumab et 4041, un placebo) présentant une ostéoporose postménopausique ou une faible masse osseuse (étude 1 et étude 2) ont été admises à des études contrôlées par placebo; en outre, un total de 242 hommes (121 recevant du dénosumab et 121, un placebo) ont été admis à une étude contrôlée par placebo et portant sur l’ostéoporose chez les hommes (étude 5). Par ailleurs, un total de 1468 hommes (734 sous dénosumab contre 734 sous placebo) ont été admis à une étude contrôlée par placebo et portant sur la perte osseuse chez des hommes atteints d’un cancer de la prostate non métastatique qui recevaient un traitement antiandrogénique (étude 6). En tout, 252 femmes (127 sous dénosumab contre 125 sous placebo) ont été admises à une étude contrôlée par placebo portant sur la perte osseuse chez des femmes atteintes d’un cancer du sein qui recevaient un inhibiteur de l’aromatase comme traitement adjuvant (étude 7). Enfin, 795 patients – dont 70 % de femmes et 30 % d’hommes (398 sous dénosumab contre 397 sous risédronate) – ont été admis à une étude contrôlée par un produit actif et portant sur l’ostéoporose cortisonique (étude 8).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Traitement de l’ostéoporose postménopausique
L’innocuité du dénosumab dans le traitement de l’ostéoporose postménopausique a été évaluée dans le cadre d’une vaste étude multinationale à répartition aléatoire, à double insu et contrôlée par placebo d’une durée de 3 ans menée auprès de 7 808 femmes ménopausées âgées de 60 à 91 ans qui étaient atteintes d’ostéoporose (étude 1). Lors de cette étude, 3 876 femmes ont reçu un placebo et 3 886 femmes ont reçu du dénosumab 1 fois tous les 6 mois en une seule injection sous-cutanée de 60 mg. Toutes les femmes ont reçu des suppléments de calcium (au moins 1 000 mg) et de vitamine D (au moins 400 unités internationales [UI]) chaque jour.
La fréquence des événements indésirables a été de 93 % dans les 2 groupes (n = 3 605 dans le groupe dénosumab et n = 3 607 dans le groupe placebo).
Les 3 événements indésirables les plus fréquents globalement ont été la dorsalgie
(1 347 [34,7 %] sous dénosumab, 1 340 [34,6 %] sous placebo), l’arthralgie (784 [20,2 %] sous dénosumab, 782 [20,2 %] sous placebo) et l’hypertension (614 [15,8 %] sous dénosumab, 636 [16,4 %] sous placebo).
- Les événements indésirables les plus fréquents (fréquence > 5 % et supérieure à celle du placebo) ont été la dorsalgie (1 347 [34,7 %] sous dénosumab, 1 340 [34,6 %] sous placebo), la douleur aux extrémités (453 [11,7 %] sous dénosumab, 430 [11,1 %] sous placebo), l’hypercholestérolémie (280 [7,2 %] sous dénosumab, 236 [6,1 %] sous placebo), la douleur musculosquelettique (297 [7,6 %] sous dénosumab, 291 [7,5 %] sous placebo) et la cystite (228 [5,9 %] sous dénosumab, 225 [5,8 %] sous placebo).
La fréquence des événements indésirables graves a été de 25,8 % (n = 1 004) dans le groupe dénosumab et de 25,1 % (n = 972) dans le groupe placebo.
- Les 3 événements indésirables graves les plus fréquents ont été l’arthrose (63 [1,6 %] sous dénosumab, 79 [2,0 %] sous placebo), la fibrillation auriculaire (36 [0,9 %] sous dénosumab, 33 [0,9 %] sous placebo) et la pneumonie (34 [0,9 %] sous dénosumab, 36 [0,9 %] sous placebo). Il y a eu 70 décès (1,8 %) dans le groupe dénosumab et 90 (2,3 %) dans le groupe placebo. Des événements indésirables entraînant l’arrêt du traitement sont survenus chez 192 (4,9 %) femmes du groupe dénosumab et 202 (5,2 %) femmes du groupe placebo.
- Les 3 événements indésirables ayant le plus souvent entraîné l’arrêt du traitement ont été le cancer du sein (y compris chez des patientes ayant des antécédents de cancer du sein) (20 [0,5 %] sous dénosumab, 10 [0,3 %] sous placebo), la dorsalgie (6 [0,2 %] sous dénosumab, 10 [0,3 %] sous placebo) et la constipation (6 [0,2 %] sous dénosumab, 6 [0,2 %] sous placebo). Des Troubles cardiaques menant à l’arrêt du traitement ont été signalés chez 14 patientes (0,4 %) du groupe dénosumab et 3 patientes (< 0,1 %) du groupe placebo.
Les événements indésirables signalés chez 1 % ou plus des femmes ménopausées atteintes d’ostéoporose sont présentés au Tableau 1.
Tableau 1. Événements indésirables survenus chez ≥ 1 % des patientes atteintes d’ostéoporose postménopausique
| Classification par système et organe | Dénosumab | Placebo |
| (N = 3 886) | (N = 3 876) | |
| Terme privilégié | ||
| n (%) | n (%) |
Troubles sanguins et lymphatiques
Anémie 129 (3,3) 107 (2,8)
Troubles cardiaques Angine de poitrine 101 (2,6) 87 (2,2) Fibrillation auriculaire 79 (2,0) 77 (2,0) Palpitations 59 (1,5) 59 (1,5) Insuffisance cardiaque 53 (1,4) 38 (1,0) Arythmie 41 (1,1) 41 (1,1)
Troubles de l’oreille et du labyrinthe Vertige 195 (5,0) 187 (4,8) Acouphène 35 (0,9) 55 (1,4)
Troubles endocriniens Hypothyroïdie 62 (1,6) 59 (1,5)
Troubles oculaires Cataracte 229 (5,9) 253 (6,5) Glaucome 59 (1,5) 64 (1,7) Conjonctivite 48 (1,2) 59 (1,5)
Troubles gastro-intestinaux Constipation 355 (9,1) 361 (9,3) Diarrhée 228 (5,9) 236 (6,1) Dyspepsie 178 (4,6) 212 (5,5) Nausées 178 (4,6) 193 (5,0) Douleur abdominale 146 (3,8) 149 (3,8) Douleur abdominale haute 129 (3,3) 111 (2,9) Gastrite 99 (2,5) 109 (2,8) Vomissements 91 (2,3) 93 (2,4) Flatulence 84 (2,2) 53 (1,4) Reflux gastro-œsophagien pathologique 80 (2,1) 66 (1,7) Hémorroïdes 55 (1,4) 50 (1,3) Hernie hiatale 49 (1,3) 56 (1,4)
Troubles généraux et affections au point d’administration Œdème périphérique 189 (4,9) 155 (4,0) Fatigue 115 (3,0) 127 (3,3) Asthénie 90 (2,3) 73 (1,9) Douleur thoracique non cardiaque 84 (2,2) 90 (2,3)
Classification par système et organe
Terme privilégié
Dénosumab (N = 3886)
n (%)
Placebo (N = 3876)
n (%)
Douleur 47 (1,2) 55 (1,4) Pyrexie 45 (1,2) 40 (1,0)
Troubles hépatobiliaires Lithiase biliaire 52 (1,3) 69 (1,8)
Infections et infestations Rhinopharyngite 563 (14,5) 600 (15,5) Grippe 331 (8,5) 335 (8,6) Bronchite 301 (7,7) 301 (7,8) Infection des voies urinaires 245 (6,3) 253 (6,5) Cystite 228 (5,9) 225 (5,8) Infection des voies respiratoires supérieures 190 (4,9) 167 (4,3) Pneumonie 152 (3,9) 150 (3,9) Sinusite 101 (2,6) 121 (3,1) Pharyngite 91 (2,3) 78 (2,0) Gastro-entérite 81 (2,1) 94 (2,4) Zona 79 (2,0) 72 (1,9) Infection des voies respiratoires inférieures 69 (1,8) 86 (2,2) Infection virale 66 (1,7) 72 (1,9) Rhinite 63 (1,6) 84 (2,2) Infection des voies respiratoires 55 (1,4) 69 (1,8) Otite 43 (1,1) 21 (0,5) Infection dentaire 26 (0,7) 41 (1,1)
Lésions, intoxications et complications liées à une intervention Chute 205 (5,3) 250 (6,4) Contusion 162 (4,2) 192 (5,0) Fracture du radius 104 (2,7) 116 (3,0) Entorse 60 (1,5) 65 (1,7) Douleur liée à une intervention 57 (1,5) 54 (1,4) Fracture de l’humérus 42 (1,1) 49 (1,3) Fracture d’une côte 40 (1,0) 33 (0,9) Fracture du cubitus 37 (1,0) 39 (1,0) Fracture du pied 34 (0,9) 39 (1,0) Fracture d’une vertèbre lombaire 25 (0,6) 72 (1,9) Fracture d’une vertèbre thoracique 22 (0,6) 53 (1,4)
Examens Perte pondérale 41 (1,1) 49 (1,3)
Troubles du métabolisme et de la nutrition Hypercholestérolémie 280 (7,2) 236 (6,1) Diabète sucré 62 (1,6) 58 (1,5) Hyperlipidémie 45 (1,2) 35 (0,9)
| Classification par système et organe | Dénosumab | Placebo |
| (N = 3886) | (N = 3876) | |
| Terme privilégié | ||
| n (%) | n (%) |
Troubles musculosquelettiques et du tissu conjonctif
Dorsalgie 1347 (34,7) 1340 (34,6) Arthralgie 784 (20,2) 782 (20,2) Douleur aux extrémités 453 (11,7) 430 (11,1) Arthrose 436 (11,2) 442 (11,4) Douleur musculosquelettique 297 (7,6) 291 (7,5) Spasmes musculaires 167 (4,3) 182 (4,7) Douleur osseuse 142 (3,7) 117 (3,0) Cervicalgie 129 (3,3) 136 (3,5) Myalgie 114 (2,9) 94 (2,4) Arthrose de la colonne vertébrale 82 (2,1) 64 (1,7) Douleur thoracique musculosquelettique 61 (1,6) 63 (1,6) Tendinite 56 (1,4) 47 (1,2) Enflure d’une articulation 55 (1,4) 66 (1,7) Arthrite 48 (1,2) 53 (1,4)
Troubles du système nerveux Céphalée 237 (6,1) 258 (6,7) É tourdissements 217 (5,6) 218 (5,6) Sciatique 178 (4,6) 149 (3,8) Syncope 67 (1,7) 71 (1,8) Paresthésie 63 (1,6) 56 (1,4) Trouble de la mémoire 52 (1,3) 37 (1,0) Dépression 213 (5,5) 221 (5,7) Insomnie 126 (3,2) 122 (3,1) Anxiété 123 (3,2) 123 (3,2)
Troubles rénaux et urinaires Incontinence urinaire 39 (1,0) 40 (1,0) Kyste rénal 23 (0,6) 39 (1,0)
Troubles respiratoires, thoraciques et médiastinaux Toux 224 (5,8) 238 (6,1) Dyspnée 93 (2,4) 105 (2,7) Asthme 66 (1,7) 65 (1,7) Douleur pharyngo-laryngienne 52 (1,3) 67 (1,7) Maladie pulmonaire obstructive chronique 38 (1,0) 39 (1,0)
Troubles de la peau et des tissus sous-cutanés É ruption cutanée 96 (2,5) 79 (2,0) Prurit 87 (2,2) 82 (2,1) Eczéma 50 (1,3) 25 (0,6) Alopécie
31 (0,8) 41 (1,1)
| Classification par système et organe | Dénosumab | Placebo |
| (N = 3886) | (N = 3876) | |
| Terme privilégié | ||
| n (%) | n (%) | |
Troubles vasculaires Hypertension 614 (15,8) 636 (16,4) Varices 58 (1,5) 60 (1,5) Hématome 38 (1,0) 51 (1,3) | ||
N = Nombre de sujets ayant reçu ≥ 1 dose du produit de recherche
n = Nombre de sujets ayant signalé ≥ 1 événement
Comprend uniquement les événements indésirables apparus en cours de traitement
Hypocalcémie
Chez les femmes ménopausées atteintes d’ostéoporose de l’étude 1, des baisses des concentrations sériques de calcium à des valeurs inférieures à la plage de valeurs normales ont été signalées chez 15 (0,4 %) femmes du groupe placebo et 63 (1,6 %) femmes du groupe dénosumab. Des baisses des concentrations sériques de calcium à moins de 7,5 mg/dL (< 1,88 mmol/L) ont été signalées chez 2 (< 0,1 %) femmes du groupe placebo et 1 (< 0,1 %) femme du groupe dénosumab. Dans les études cliniques, les sujets atteints d’un dysfonctionnement rénal étaient plus susceptibles de présenter de plus fortes réductions de la calcémie que les sujets ayant une fonction rénale normale. Dans une étude menée auprès de 55 patients présentant divers degrés de fonction rénale et ne recevant pas de suppléments de calcium et de vitamine D, une hypocalcémie symptomatique ou un taux sérique de calcium inférieur à 7,5 mg/dL a été observé chez 5 sujets; ce groupe ne comprenait aucun sujet du groupe dont la fonction rénale était normale, mais comprenait 10 % (1 sur 10) des sujets du groupe dont la clairance de la créatinine se situait entre 50 et 80 mL/min, 29 % (2 sur 7) des sujets du groupe dont la clairance de la créatinine était inférieure à 30 mL/min et 29 % (2 sur 7) des sujets du groupe sous hémodialyse (voir la section 7, Mises en garde et précautions).
Infections
Le ligand du récepteur activateur du facteur nucléaire kappa B (RANKL) est exprimé sur les lymphocytes T et B activés et dans les ganglions lymphatiques. Par conséquent, un inhibiteur du RANKL tel que le dénosumab peut accroître le risque d’infection. Dans l’étude clinique menée auprès de 7 808 femmes ménopausées atteintes d’ostéoporose, la fréquence des infections entraînant la mort a été de 6 (0,2 %) dans le groupe placebo et le groupe dénosumab. La fréquence des infections graves non mortelles a été de 3,3 % (n = 128) dans le groupe placebo et de 4,0 % (n = 154) dans le groupe dénosumab. Des hospitalisations dues à des infections graves de l’abdomen (28 [0,7 %] sous placebo c. 36 [0,9 %] sous dénosumab), des voies urinaires (20 [0,5 %] sous placebo c. 29 [0,7 %] sous dénosumab) et des oreilles (0 [0,0 %] sous placebo c. 5 [0,1 %] sous dénosumab) ont été signalées. Une endocardite a été signalée chez 0 (0,0 %) patiente sous placebo et 3 (0,1 %) patientes sous dénosumab.
Dans l’ensemble, parmi les femmes atteintes d’ostéoporose postménopausique de l’étude 1, des infections cutanées menant à une hospitalisation ont été signalées plus fréquemment chez les patientes traitées par le dénosumab (2 [< 0,1 %] sous placebo c. 15 [0,4 %] sous dénosumab). Ces événements consistaient principalement en cas d’érysipèle (0 [0 %] sous placebo et 7 [0,2 %] sous dénosumab) et de cellulite (1 [< 0,1 %] sous placebo et 6 [0,2 %] sous dénosumab) (voir la section 7, Mises en garde et précautions).
La fréquence globale des infections était comparable dans les groupes dénosumab et placebo (2 055 [52,9 %] sous dénosumab, 2 108 [54,4 %] sous placebo). La fréquence de catégories spécifiques d’infections était la suivante : infections des voies urinaires (245 [6,3 %] sous dénosumab, 253 [6,5 %] sous placebo), infections des voies respiratoires supérieures (190 [4,9 %] sous dénosumab, 167 [4,3 %] sous placebo), otites (43 [1,1 %] sous dénosumab, 21 [0,5 %] sous placebo) et diverticulite (28 [0,7 %] sous dénosumab, 22 [0,6 %] sous placebo).
Il n’y avait pas de disparité dans le signalement des infections opportunistes (4 [0,1 %] sous dénosumab, 3 [0,1 %] sous placebo).
É vénements dermatologiques
Un nombre significativement plus élevé de patients traités par le dénosumab ont présenté des événements indésirables touchant l’épiderme et le derme (tels que dermatite, eczéma et éruptions cutanées), ces événements ayant été signalés par 8,2 % (n = 316) des sujets sous placebo et 10,8 % (n = 421) des sujets sous dénosumab (p < 0,0001). La plupart de ces événements n’étaient pas spécifiques du point d’injection (voir la section 7, Mises en garde et précautions).
Ostéonécrose de la mâchoire (ONM)
De rares cas d’ONM ont été signalés chez des patients traités par le dénosumab dans le cadre du programme d’essais cliniques sur l’ostéoporose menés en mode ouvert (voir la section 7, Mises en garde et précautions).
Fractures atypiques du fémur
Dans le programme d’essais cliniques sur l’ostéoporose, des fractures atypiques du fémur ont été signalées chez des patients traités par le dénosumab (voir la section 7, Mises en garde et précautions).
Fractures vertébrales multiples (FVM) après l’arrêt du traitement par le dénosumab
Dans le programme d’essais cliniques sur l’ostéoporose, des FVM ont été signalées après l’arrêt du traitement par le dénosumab, surtout chez des patients ayant des antécédents de fracture vertébrale.
Troubles cardiovasculaires
La fréquence des événements indésirables cardiovasculaires graves positivement établis était de 186 (4,8 %) cas sous dénosumab et de 178 (4,6 %) cas sous placebo, le rapport des risques instantanés était de 1,02 (intervalle de confiance [IC] à 95 % de 0,83 à 1,25). Les événements cardiovasculaires positivement établis ont été classés comme suit : décès de cause cardiovasculaire, syndrome coronarien aigu, accident vasculaire cérébral (AVC) ou accident ischémique transitoire, insuffisance cardiaque congestive, autres événements vasculaires et arythmie. La fréquence des événements pour chacune de ces sous-catégories a été la suivante : 23 (0,6 %) décès de cause cardiovasculaire sous dénosumab et 31 (0,8 %) sous placebo; 47 (1,2 %) cas de syndrome coronarien aigu sous dénosumab et 39 (1,0 %) sous placebo, 56 (1,4 %) AVC ou accidents ischémiques transitoires sous dénosumab et 54 (1,4 %) sous placebo, 27 (0,7 %) cas d’insuffisance cardiaque congestive sous dénosumab et 22 (0,6 %) sous placebo, 31 (0,8 %) autres événements vasculaires sous dénosumab et 30 (0,8 %) sous placebo; enfin, 52 (1,3 %) cas d’arythmie sous dénosumab et 45 (1,2 %) sous placebo.
Consolidation des fractures
Des retards de consolidation des fractures non vertébrales ont été signalés chez 2 sujets sur 303 (0,7 %) dans le groupe dénosumab (3 fractures non vertébrales sur 386 [0,8 %]) et chez 2 sujets sur 364 (0,5 %) dans le groupe placebo (2 fractures non vertébrales sur 465 [0,4 %]). De plus, une non-union des fractures non vertébrales a été signalée chez 0 sujet sur 303 (0 %) dans le groupe dénosumab (0 fracture non vertébrale sur 386 [0 %]) et chez 1 sujet sur 364 (0,3 %) dans le groupe placebo (1 fracture non vertébrale sur 465 [0,2 %]). Quant aux fractures survenues presque au terme de l’étude, le suivi additionnel effectué après la fin de l’étude a permis de constater un retard de consolidation des fractures chez 2 autres sujets du groupe placebo mais aucun sujet du groupe dénosumab. Chez les sujets présentant une fracture du radius distal, 1 sujet sur 104 (1,0 %) du groupe dénosumab (1 fracture du radius distal sur 106 [0,9 %]) et 0 sujet sur 116 (0 %) du groupe placebo (0 fracture du radius distal sur 118 [0 %]) ont accusé un retard de consolidation.
Affections malignes
La fréquence globale des nouvelles affections malignes a été de 188 (4,8 %) dans le groupe dénosumab et de 166 (4,3 %) dans le groupe placebo. Les affections malignes les plus fréquentes (≥ 0,2 %) comprenaient : le cancer du sein (28 [0,7 %] sous dénosumab, 26 [0,7 %] sous placebo), le cancer du côlon (11 [0,3 %] sous dénosumab, 8 [0,2 %] sous placebo), la tumeur maligne du poumon (9 [0,2 %] sous dénosumab, 9 [0,2 %] sous placebo), le cancer de l’estomac (7 [0,2 %] sous dénosumab, 3 [0,1 %] sous placebo), le carcinome du pancréas (7 [0,2 %] sous dénosumab, 3 [0,1 %] sous placebo), le carcinome spinocellulaire cutané (6 [0,2 %] sous dénosumab, 8 [0,2 %] sous placebo) et le cancer du sein récidivant (6 [0,2 %] sous dénosumab, 2 [0,1 %] sous placebo). Les autres affections malignes signalées comprenaient : le cancer de la thyroïde (2 [0,1 %] sous dénosumab, 0 [0 %] sous placebo), le carcinoïde gastrique (1 [< 0,1 %] sous dénosumab, 0 [0 %] sous placebo), le cancer de l’utérus (3 [0,1 %] sous dénosumab, 1 [< 0,1 %] sous placebo), le cancer métastatique de l’ovaire (2 [0,1 %] sous dénosumab, 0 [0 %] sous placebo), le cancer épithélial de l’ovaire (2 [0,1 %] sous dénosumab, 0 [0 %] sous placebo), le cancer de la vulve (2 [0,1 %] sous dénosumab, 0 [0 %] sous placebo) et le lentigo malin de stade non précisé (3 [0,1 %] sous dénosumab, 0 [0 %] sous placebo). Un lien de causalité avec l’exposition au médicament n’a pas été établi.
Réactions d’hypersensibilité
La fréquence des réactions indésirables au médicament potentiellement associées à une hypersensibilité a été de 1,3 % (50) dans le groupe dénosumab et de 1,3 % (50) dans le groupe placebo. Parmi les événements indésirables potentiellement associés à une hypersensibilité, le plus fréquent était l’urticaire (27 [0,7 %] sous dénosumab, 27 [0,7 %] sous placebo).
Pancréatite
Une pancréatite a été signalée chez 4 patients (0,1 %) du groupe placebo et 8 patients (0,2 %) du groupe dénosumab. Il s’agissait de cas graves chez 1 patient du groupe placebo et les 8 patients du groupe dénosumab, dont 2 décès dans le groupe dénosumab. Plusieurs patients avaient des antécédents de pancréatite ou présentaient un événement confusionnel (p. ex., calculs biliaires). L’intervalle entre l’administration du produit et la survenue de l’événement était variable.
Anomalies des constantes biologiques
Les anomalies des constantes biologiques les plus fréquentes étaient des variations du taux sérique de calcium accompagnées de changements physiologiques compensatoires du phosphore sérique. La variation médiane – en pourcentage – du taux sérique de calcium après 1 mois par rapport à la valeur initiale (écart interquartile) était de −2,1 % (de −5,2 % à 1,0 %) sous dénosumab et de 1,0 % (de −2,0 % à 3,2 %) sous placebo. La variation médiane en pourcentage du taux sérique de phosphore après 1 mois par rapport à la valeur initiale (écart interquartile) était de −8,3 % (de −15,8 % à 0 %) sous dénosumab et de 0 % (de −5,6 % à 8,3 %) sous placebo. Le taux de phosphatase alcaline était également réduit au 6e mois, ce qui reflète la réduction de l’activité ostéoclastique dans l’os. Cette réduction était de 25 % par rapport à la valeur initiale chez les sujets traités par le dénosumab comparativement à 3 à 8 % chez les sujets recevant le placebo.
Les taux sériques de phosphore se situaient entre 2,0 et 2,5 mg/dL chez 2,0 % (n = 82) des patients du groupe placebo et 7,0 % (n = 263) des patients du groupe dénosumab. Une baisse de la numération plaquettaire à une valeur située entre 50 000/mm3 et 75 000/mm3 a été signalée à une fréquence de 0,2 % (n = 7) dans le groupe placebo et de 0,4 % (n = 14) dans le groupe dénosumab; une baisse de la numération plaquettaire à une valeur inférieure à 25 000/mm3 a été signalée à une fréquence inférieure à 0,1 % (n = 2) dans le groupe placebo et de 0,1 % (n = 4) dans le groupe dénosumab. Une augmentation des taux d’aspartate aminotransférase (ASAT) à une valeur située entre 1,0 et 2,5 fois la limite supérieure de la normale (LSN) a été signalée à une fréquence de 5,0 % (n = 206) dans le groupe placebo et de 7,0 % (n = 264) dans le groupe dénosumab; de même, une augmentation des taux d’alanine aminotransférase (ALAT) à une valeur située entre 2,5 et 5,0 fois la LSN a été signalée à une fréquence de 0,5 % (n = 21) dans le groupe placebo et de 1,0 % (n = 37) dans le groupe dénosumab. Enfin, une hausse du taux de bilirubine totale à une valeur située entre 3,0 et 10,0 fois la LSN a été signalée à une fréquence de 0,0 % (n = 0) dans le groupe placebo et de 0,1 % (n = 5) dans le groupe dénosumab.
Innocuité à long terme en présence d’ostéoporose postménopausique
L’innocuité du dénosumab a été évaluée dans des études cliniques d’une durée allant jusqu’à 10 ans.
Au total, 4 550 patientes ayant terminé l’étude 1 (N = 7 808) se sont inscrites à une étude de prolongation internationale, multicentrique, ouverte et à groupe de traitement unique. Cette étude de 7 ans vise à évaluer l’innocuité et l’efficacité à long terme du dénosumab. Toutes les patientes admises à l’étude de prolongation devaient recevoir une dose unique de 60 mg de dénosumab tous les 6 mois par voie s.-c., de même qu’un supplément quotidien de calcium (1 000 mg) et de vitamine D (au moins 400 UI).
Selon les données recueillies au cours des 7 années de l’étude de prolongation chez les patientes traitées par le dénosumab dans l’étude 1 et qui ont poursuivi le traitement (années 4 à 10 de traitement par le dénosumab; N = 2 343), la fréquence globale des événements indésirables et des événements indésirables graves signalés (fréquence des événements pour 100 années-patients) était comparable à celle observée dans les 3 premières années de l’étude
- 1. Pour les patientes qui ont reçu le placebo dans l’étude 1 et qui sont passées au dénosumab (N = 2 206), la fréquence globale des événements indésirables et des événements indésirables graves signalés (fréquence des événements pour 100 années-patients) était également similaire à celle observée dans les 3 premières années de l’étude 1. Des cas d’ONM et de fractures atypiques du fémur ont été constatés.
Le Tableau 2 ci-dessous présente un résumé des résultats relatifs à l’innocuité.
Tableau 2. Fréquence des événements indésirables ajustée en fonction des années-patients (pour 100 années-patients)
| Placebo | Dénosumab | |||
| É tude 1 | É tude 1 | Prolongation avec | Prolongation à long | |
| Années 1-3 | Années 1-3 | permutation | terme | |
| N = 3 883 | N = 3879 | Années 1-7 | Années 4-10 | |
| (Années- | (Années- | N = 2206 | N = 2343 | |
| patients = 10 738,8) | patients = 10 805,6) | (Années- | (Années- | |
| Fréquence | Fréquence | patients = 12 082,7) | patients = 12 798,0) | |
| (événements) | (événements) | Fréquence | Fréquence (événements) | |
| (événements) | ||||
Tous les événements indésirables (É I) | 237,3 (25 482) | 235,1 (25 406) | 174,5 (21 083) | 174,8 (22 374) |
| É I les plus fréquents | ||||
| Arthralgie | 10,2 (1 093) | 10,3 (1 112) | 6,3 (765) | 6,1 (778) |
| Dorsalgie | 19,1 (2 052) | 19,0 (2 053) | 5,9 (710) | 5,3 (676) |
| Hypertension | 6,7 (723) | 6,5 (701) | 5,0 (604) | 4,9 (629) |
| Rhinopharyngite | 7,3 (782) | 7,0 (751) | 4,7 (565) | 4,5 (576) |
| Arthrose | 5,5 (587) | 4,8 (519) | 4,4 (536) | 4,7 (602) |
| Douleur aux extrémités | 5,2 (555) | 5,6 (600) | 2,8 (338) | 3,0 (389) |
| É I graves | 16,4 (1 758) | 17,3 (1 870) | 17,2 (2 080) | 17,3 (2 217) |
| Décès | 0,9 (92) | 0,7 (72) | 0,8 (102) | 0,9 (111) |
| É I cliniquement significatifs | ||||
| Hypocalcémie | < 0,1 (3) | 0 (0) | < 0,1 (10) | < 0,1 (6) |
| Ostéonécrose de la mâchoire | 0 (0) | 0 (0) | < 0,1 (6) | < 0,1 (7) |
| Fracture fémorale atypique | 0 (0) | 0 (0) | < 0,1 (1) | < 0,1 (1) |
| Infections graves | 1,4 (152) | 1,8 (191) | 1,9 (230) | 2,0 (253) |
| Infections | 40,9 (4 396) | 40,6 (4 385) | 32,7 (3 948) | 33,6 (4 296) |
| Cancers | 1,8 (191) | 1,9 (210) | 2,4 (291) | 2,2 (287) |
| Retard de consolidation des fractures | < 0,1 (2) | < 0,1 (1) | 0 (0,0) | < 0,1 (1) |
| Pancréatite | < 0,1 (3) | < 0,1 (9) | < 0,1 (5) | < 0,1 (11) |
| Eczéma | 0,7 (77) | 1,3 (139) | 1,1 (129) | 1,0 (131) |
| Hypersensibilité | 3,2 (347) | 4,2 (457) | 3,0 (359) | 2,9 (370) |
Années-patients = durée totale du suivi exprimée en années-patients comprenant le temps écoulé jusqu’à la date de fin d’étude; événements = nombre d’événements; fréquence = fréquence des événements pour 100 années-patients ([événements/année-patient] * 100)
N = nombre de patientes ayant reçu ≥ 1 dose du produit de recherche. Les groupes de traitement de l’étude de prolongation sont établis d’après les traitements assignés aléatoirement au départ dans l’étude 20030216. La répétition d’un même événement chez une patiente compte comme de multiples événements. Comprend uniquement les événements indésirables apparus en cours de traitement.
Autres études chez les femmes ménopausées
L’innocuité du dénosumab a été évaluée dans une étude multinationale à répartition aléatoire, à double insu et contrôlée par placebo d’une durée de 2 ans menée auprès de 332 femmes ménopausées âgées de 43 à 83 ans qui présentaient une faible masse osseuse (étude 2). Lors de cette étude, 165 femmes ont reçu un placebo et 164 femmes ont reçu du dénosumab 1 fois tous les 6 mois en une seule injection s.-c. de 60 mg. Toutes les femmes ont reçu des suppléments de calcium (au moins 1000 mg) et de vitamine D (au moins 400 UI) chaque jour. La fréquence des événements indésirables a été de 156 (95 %) dans le groupe dénosumab et de 157 (95 %) dans le groupe placebo. La fréquence des événements indésirables graves a été de 11 % (n = 18) dans le groupe dénosumab et de 6 % (n = 9) dans le groupe placebo. Aucune participante n’est décédée durant l’étude. Les 3 événements indésirables les plus fréquents ont été l’arthralgie (26 % [n = 43] sous dénosumab c. 26 % [n = 42] sous placebo), la rhinopharyngite (22 % [n = 36] sous dénosumab c. 19 % [n = 32] sous placebo) et la dorsalgie (20 % [n = 33] sous dénosumab c. 21 % [n = 34] sous placebo).
Deux études à double insu, à répartition aléatoire et contrôlées par un traitement actif (études 3 et 4) ont évalué l’innocuité du dénosumab comparativement à celle de l’alendronate. Dans l’étude 3, un total de 1 179 femmes ménopausées présentant une faible masse osseuse et n’ayant jamais été traitées (593 affectées au dénosumab à 60 mg par voie s.-c. 1 fois tous les 6 mois et 586 affectées à l’alendronate en comprimés à raison de 70 mg 1 fois par semaine) ont reçu le produit de recherche et ont été soumises à une évaluation de l’innocuité. Toutes les femmes ont reçu des suppléments quotidiens de calcium (au moins 1 000 mg) et de vitamine D (au moins 400 UI). La fréquence des événements indésirables a été de 81 % (n = 480) dans le groupe dénosumab et de 82 % (n = 482) dans le groupe alendronate. La fréquence des événements indésirables graves a été de 6 % (n = 34) dans le groupe dénosumab et de 6 % (n = 37) dans le groupe alendronate. Une personne de chaque groupe est décédée durant l’étude. Les 3 événements indésirables les plus fréquents ont été l’arthralgie (13 % [n = 75] sous dénosumab c. 10 % [n = 56] sous alendronate), la rhinopharyngite (8 % [n = 45] sous dénosumab c. 7 % [n = 43] sous alendronate) et la dorsalgie (7 % [n = 42] sous dénosumab c. 10 % [n = 56] sous alendronate).
Dans l’étude 4, au total, 502 femmes ménopausées ayant une faible masse osseuse et traitées par l’alendronate pendant une période médiane de 3 ans (253 sous dénosumab à 60 mg par voie s.-c. tous les 6 mois et 249 sous alendronate en comprimés à 70 mg 1 fois par semaine) ont reçu le produit de recherche et ont été soumises à une évaluation de l’innocuité. Toutes les femmes ont reçu des suppléments quotidiens de calcium (au moins 1 000 mg) et de vitamine D (au moins 400 UI). La fréquence des événements indésirables a été de 78 % (n = 197) dans le groupe dénosumab et de 79 % (n = 196) dans le groupe alendronate. La fréquence des événements indésirables graves a été de 6 % (n = 15) dans le groupe dénosumab et de 6 % (n = 16) dans le groupe alendronate. Une personne du groupe dénosumab est décédée durant l’étude. Les 3 événements indésirables les plus fréquents ont été la rhinopharyngite (13 % [n = 34] sous dénosumab c. 11 % [n = 27] sous alendronate), la dorsalgie (11 % [n = 27] sous dénosumab c. 12 % [n = 29] sous alendronate) et l’arthralgie (6 % [n = 15] sous dénosumab c. 10 % [n = 26] sous alendronate).
Le profil d’innocuité du dénosumab chez les femmes atteintes d’ostéoporose postménopausique concordait avec les résultats de ces 3 études menées auprès de femmes présentant une perte osseuse postménopausique. Aucune différence notable n’a été observée entre les femmes qui avaient reçu un traitement antérieur pour l’ostéoporose (c.-à-d. l’alendronate) et celles qui n’en avaient pas reçu.
Traitement visant à accroître la masse osseuse chez les hommes atteints d’ostéoporose qui sont à risque élevé de fractures
L’innocuité du dénosumab dans le traitement des hommes atteints d’ostéoporose a été évaluée dans une étude à double insu, à répartition aléatoire et contrôlée par placebo. L’étude comprenait une période à double insu de 1 an suivie d’une période de prolongation ouverte de 1 an.
Pendant la phase à double insu, 242 hommes (121 sous dénosumab, 121 sous placebo) ont été admis; 120 hommes ont été exposés au placebo, et 120 ont reçu du dénosumab par voie s.-c. tous les 6 mois en une dose unique de 60 mg. Tous les hommes devaient prendre un supplément d’au moins 1000 mg de calcium et de 800 UI de vitamine D par jour.
Les effets indésirables les plus fréquemment signalés (≥ 5 % et plus fréquents que dans le groupe placebo) chez les hommes atteints d’ostéoporose étaient les suivants : dorsalgie (10 [8,3 %] sous dénosumab, 8 [6,7 %] sous placebo), arthralgie (8 [6,7 %] sous dénosumab, 7 [5,8 %] sous placebo), et rhinopharyngite (8 [6,7 %] sous dénosumab, 7 [5,8 %] sous placebo).
Il y a eu 2 décès lors de l’essai clinique : 1 (0,8 %, infarctus aigu du myocarde) dans le groupe dénosumab et 1 (0,8 %, thrombose du tronc basilaire) dans le groupe placebo.
Il y a eu 16 événements indésirables graves chez 11 patients (9,2 %) du groupe traité par le dénosumab : 6 événements cardiovasculaires (2 cas de thrombose artérielle à un membre, 2 cas d’infarctus du myocarde, 1 cas d’ischémie périphérique, 1 cas de pseudo-anévrisme vasculaire), 3 cas de cancer de la prostate, et 1 cas de chacun des événements suivants : douleur thoracique, pancréatite aiguë, cholécystite, lésion, complication post-opératoire, accident de la route, sténose spinale (gravité : 3 événements modérés, 12 événements graves et 1 événement fatal). Dans le groupe placebo, il y a eu 13 événements indésirables graves chez 10 patients (8,3 %) : 3 événements cardiovasculaires (ischémie périphérique, fibrillation auriculaire, thrombose du tronc basilaire), 3 événements musculosquelettiques (rupture de ligament, lésion méniscale, arthrose), 2 événements ophtalmiques (décollement de rétine, hémorragie du vitré), et 1 cas de chacun des événements suivants : pancréatite, pneumonie, adénome prostatique, malformation crânienne, et hémorragie cérébrale (gravité : 2 événements légers, 8 modérés, 2 graves, et 1 fatal).
Le nombre (pourcentage) de patients qui ont cessé de prendre le produit de recherche ou qui ont été retirés de l’étude en raison d’un événement indésirable était de 4 (3,3 %), soit 4 événements dans le groupe dénosumab (cancer de la prostate, infarctus du myocarde, infection des voies respiratoires supérieures, et accident de la route), contre 0 dans le groupe placebo.
Les événements indésirables signalés chez 1 % ou plus des patients traités par le dénosumab ou par le placebo sont énumérés au Tableau 3.
Tableau 3. Événements indésirables survenus chez ≥ 1 % des hommes atteints d’ostéoporose (analyse des 12 premiers mois)
| Dénosumab | Placebo | |
| Classification par système et organe | ||
| (N = 120) | (N = 120) | |
| Terme privilégié | ||
| n (%) | n (%) | |
Troubles cardiaques Angine de poitrine 2 (1,7) 0 (0,0) Arythmie 2 (1,7) 0 (0,0) Fibrillation auriculaire 0 (0,0) 2 (1,7) Troubles oculaires | ||
| Dénosumab | Placebo |
| Classification par système et organe | |
| (N = 120) | (N = 120) |
| Terme privilégié | |
| n (%) | n (%) |
Cataracte 2 (1,7) 3 (2,5) Conjonctivite 0 (0,0) 2 (1,7)
Troubles gastro-intestinaux Diarrhée 2 (1,7) 3 (2,5) Flatulence 2 (1,7) 0 (0,0) Reflux gastro-œsophagien pathologique 1 (0,8) 2 (1,7) Constipation 0 (0,0) 7 (5,8) Douleur abdominale haute 0 (0,0) 3 (2,5) Dyspepsie 0 (0,0) 2 (1,7) Polype gastrique 0 (0,0) 2 (1,7) Hernie inguinale 0 (0,0) 2 (1,7)
Troubles généraux et affections au point d’administration Douleur thoracique 2 (1,7) 1 (0,8) Fatigue
1 (0,8) 2 (1,7)
Infections et infestations
Rhinopharyngite 8 (6,7) 7 (5,8) Sinusite 2 (1,7) 1 (0,8) Infection dentaire 2 (1,7) 1 (0,8) Infection des voies respiratoires supérieures 2 (1,7) 1 (0,8) Grippe 1 (0,8) 4 (3,3) Pneumonie 0 (0,0) 2 (1,7)
Lésions, intoxications et complications liées à une intervention
Chute 2 (1,7) 2 (1,7) Contusion 2 (1,7) 0 (0,0) Hématome post-opératoire 1 (0,8) 2 (1,7) Douleur liée à une intervention 0 (0,0) 3 (2,5) Piqûre d’arthropode 0 (0,0) 2 (1,7)
Examens
Perte pondérale 0 (0,0) 2 (1,7)
Troubles du métabolisme et de la nutrition
Hypercholestérolémie 3 (2,5) 0 (0,0) Hyperglycémie 0 (0,0) 2 (1,7) Hyponatrémie 0 (0,0) 2 (1,7)
Troubles musculosquelettiques et du tissu conjonctif
Dorsalgie 10 (8,3) 8 (6,7) Arthralgie 8 (6,7) 7 (5,8) Arthrose 4 (3,3) 2 (1,7) Spasmes musculaires 3 (2,5) 0 (0,0) Myalgie 2 (1,7) 5 (4,2) Douleur aux extrémités 2 (1,7) 3 (2,5) Douleur osseuse 2 (1,7) 0 (0,0) Douleur musculosquelettique 1 (0,8) 4 (3,3) Classification par système et organe
Terme privilégié
Dénosumab
(N = 120)
n (%)
Placebo (N = 120) n (%)
Douleur thoracique musculosquelettique 1 (0,8) 2 (1,7) Raideur musculosquelettique 0 (0,0) 2 (1,7) Arthrose de la colonne vertébrale 0 (0,0) 2 (1,7)
Tumeurs bénignes, malignes et non spécifiées (y compris kystes et polypes)
Cancer de la prostatea 3 (2,5) 0 (0,0) Adénome prostatique 1 (0,8) 2 (1,7)
Troubles du système nerveux
É tourdissements 2 (1,7) 2 (1,7) Céphalée 1 (0,8) 5 (4,2)
Troubles rénaux et urinaires
Kyste rénal 0 (0,0) 2 (1,7)
Troubles respiratoires, thoraciques et médiastinaux
Toux 1 (0,8) 3 (2,5) Asthme 0 (0,0) 2 (1,7)
Troubles de la peau et des tissus sous-cutanés É ruption cutanée 1 (0,8) 2 (1,7)
Troubles vasculaires Thrombose artérielle à un membre 2 (1,7) 0 (0,0) Hypertension 1 (0,8) 5 (4,2) N = Nombre de sujets ayant reçu ≥ 1 dose du produit de recherche.
n = nombre de sujets ayant signalé ≥ 1 événement.
Comprend uniquement les événements indésirables apparus en cours de traitement.
a Deux cas de cancer de la prostate ont été diagnostiqués dans le premier mois suivant la mise en route du traitement par le dénosumab.
Ostéonécrose de la mâchoire
Une ostéonécrose de la mâchoire (ONM) a été signalée chez des patients traités par le dénosumab ou un bisphosphonate, une autre classe d’agents antirésorption (voir la section 7, Mises en garde et précautions, Ostéonécrose de la mâchoire [ONM]).
Nouveaux cancers
Un nouveau cancer a été signalé chez 4 patients (3,3 %; 3 cancers de la prostate et 1 carcinome basocellulaire) du groupe dénosumab et chez 0 patient du groupe placebo.
Troubles cardiaques
Six patients (5,0 %) ont présenté des É I cardiaques (2 cas d’angine de poitrine, 2 cas d’infarctus du myocarde et 2 cas d’arythmie) dans le groupe dénosumab, et 3 patients (2,5 %, 2 cas de fibrillation auriculaire et 1 cas de palpitations) en ont fait autant dans le groupe placebo. Des É I graves d’origine cardiaque ont été signalés chez 2 patients (1,7 %) (infarctus du myocarde dans les 2 cas) du groupe dénosumab et 1 patient (0,8 %, fibrillation auriculaire) du groupe placebo.
Fractures
Des fractures cliniques ont été confirmées chez 1 patient (0,8 %) du groupe dénosumab et chez 2 patients (1,7 %) du groupe placebo; de nouvelles fractures vertébrales morphométriques ont été confirmées chez 0 patient du groupe dénosumab et chez 1 patient (0,8 %) du groupe placebo.
Anomalies des constantes biologiques
L’administration du dénosumab a été associée à des baisses du taux de calcium sérique. Au jour 15, la variation médiane du taux de calcium sérique corrigé en fonction de l’albumine par rapport au départ était de −1,1 % dans le groupe dénosumab et de 0,0 % dans le groupe placebo. Aucune baisse du taux médian de calcium sérique n’a été observée aux mois 6 et 12. Aucun patient n’a présenté de faible taux de calcium sérique de grade 3 ou 4 pendant l’étude.
L’administration du dénosumab a également été associée à des baisses du taux de phosphore sérique. La variation médiane du taux de phosphore par rapport au départ était de −6,0 % avec le dénosumab contre 2,9 % avec le placebo au jour 15, de −4,7 % avec le dénosumab contre 0,0 % avec le placebo au mois 6, et de 0,0 % dans les 2 groupes au mois 12. Aucun patient n’a présenté de faible taux de phosphore sérique de grade 3 ou 4 pendant l’étude.
Traitement visant à accroître la masse osseuse chez les patients recevant un traitement antiandrogénique contre le cancer de la prostate
L’innocuité du dénosumab dans le traitement de la perte osseuse chez des hommes atteints d’un cancer de la prostate non métastatique et recevant un traitement antiandrogénique a été évaluée dans une étude internationale à double insu, à répartition aléatoire et contrôlée par placebo d’une durée de 3 ans.
Au total, 1 468 hommes âgés de 48 à 97 ans ont été admis à la phase à double insu; leur âge médian était de 76 ans et 92,9 % des sujets avaient 65 ans ou plus. Lors de cette étude, 725 hommes ont été exposés au placebo, et 731 ont reçu du dénosumab tous les 6 mois en une dose unique de 60 mg par voie s.-c. Tous les hommes devaient prendre un supplément d’au moins 1000 mg de calcium et 400 UI de vitamine D par jour.
Les événements indésirables signalés chez 5 % ou plus des patients traités par le dénosumab qui recevaient un traitement antiandrogénique contre le cancer de la prostate non métastatique, et plus fréquemment que chez les patients ayant reçu un placebo, étaient les suivants (dénosumab contre placebo, respectivement) : arthralgie (92 [12,6 %] c. 80 [11,0 %]), dorsalgie (81 [11,1 %] c. 74 [10,2 %]), douleur aux extrémités (66 [9,0 %] c. 51 [7,0 %]), hypertension (57 [7,8 %] c. 51 [7,0 %]), œdème périphérique (53 [7,3 %] c. 48 [6,6 %]), rhinopharyngite (47 [6,4 %] c. 45 [6,2 %]), étourdissements (41 [5,6 %] c. 31 [4,3 %]), douleur musculosquelettique (41 [5,6 %] c. 26 [3,6 %]), diarrhée (40 [5,5 %] c. 39 [5,4 %]), bouffées vasomotrices (38 [5,2 %] c. 32 [4,4 %]) et infection des voies urinaires (37 [5,1 %] c. 32 [4,4 %]).
La fréquence des événements indésirables graves était de 34,6 % (n = 253) dans le groupe dénosumab et de 30,6 % (n = 222) dans le groupe placebo. Les 3 É I graves les plus fréquents étaient l’infarctus du myocarde (14 [1,9 %] sous dénosumab, 18 [2,5 %] sous placebo), la pneumonie (11 [1,5 %] sous dénosumab, 11 [1,5 %] sous placebo) et la fibrillation auriculaire (11 [1,5 %] sous dénosumab, 8 [1,1 %] sous placebo). Il y a eu 44 décès (6,0 %) dans le groupe dénosumab et 46 décès (6,3 %) dans le groupe placebo.
Le nombre (pourcentage) de patients qui ont été retirés de l’étude en raison d’un événement indésirable était de 51 (7,0 %) et de 44 (6,1 %) dans les groupes dénosumab et placebo, respectivement.
Les événements indésirables signalés chez 1 % ou plus des patients traités par le dénosumab ou par le placebo sont énumérés au Tableau 4.
Tableau 4. Événements indésirables survenus chez ≥ 1 % des hommes ayant une perte osseuse associée au traitement antiandrogénique contre le cancer de la prostate non métastatique
DénosumabClassification par système et organe
Terme privilégié
Dénosumab (N = 731) n (%)
Placebo (N = 725) n (%)
Troubles sanguins et lymphatiques
Anémie 33 (4,5) 35 (4,8)
Troubles cardiaques
Fibrillation auriculaire 21 (2,9) 18 (2,5) Angine de poitrine 17 (2,3) 8 (1,1) Coronaropathie 15 (2,1) 17 (2,3) Infarctus du myocarde 14 (1,9) 18 (2,5) Insuffisance cardiaque congestive 13 (1,8) 18 (2,5) Bradycardie 8 (1,1) 4 (0,6)
Troubles de l’oreille et du labyrinthe
Vertige 13 (1,8) 9 (1,2)
Troubles endocriniens
Hypothyroïdie 9 (1,2) 2 (0,3)
Troubles oculaires
Cataracte 34 (4,7) 9 (1,2)
Troubles gastro-intestinaux
Constipation 73 (10,0) 75 (10,3) Diarrhée 40 (5,5) 39 (5,4) Nausées 22 (3,0) 27 (3,7) Douleur abdominale 15 (2,1) 21 (2,9) Reflux gastro-œsophagien pathologique 12 (1,6) 13 (1,8) Gastrite 11 (1,5) 8 (1,1) Hernie inguinale 11 (1,5) 4 (0,6) Vomissements 11 (1,5) 17 (2,3) Dyspepsie 10 (1,4) 13 (1,8) Douleur abdominale haute 9 (1,2) 12 (1,7) Hémorragie rectale 7 (1,0) 9 (1,2)
Troubles généraux et affections au point d’administration
Œdème périphérique 53 (7,3) 48 (6,6) Fatigue 44 (6,0) 45 (6,2) Asthénie 31 (4,2) 27 (3,7) Pyrexie 11 (1,5) 10 (1,4) Douleur thoracique 8 (1,1) 10 (1,4) Douleur thoracique non cardiaque 8 (1,1) 8 (1,1) Douleur 6 (0,8) 11 (1,5)
Troubles hépatobiliaires
Lithiase biliaire 7 (1,0) 12 (1,7) Classification par système et organe
Terme privilégiéDénosumab
Dénosumab (N = 731) n (%)
Placebo (N = 725) n (%)
Infections et infestations
Rhinopharyngite 47 (6,4) 45 (6,2) Infection des voies urinaires 37 (5,1) 32 (4,4) Infection des voies respiratoires supérieures 31 (4,2) 26 (3,6) Bronchite 30 (4,1) 21 (2,9) Pneumonie 29 (4,0) 25 (3,4) Grippe 23 (3,1) 20 (2,8) Sinusite 17 (2,3) 15 (2,1) Zona 11 (1,5) 7 (1,0) Cystite 10 (1,4) 8 (1,1) Diverticulite 9 (1,2) 0 (0,0) Cellulite 6 (0,8) 8 (1,1) Infection des voies respiratoires inférieures 3 (0,4) 10 (1,4)
Lésions, intoxications et complications liées à une intervention
Chute 22 (3,0) 27 (3,7) Contusion 16 (2,2) 11 (1,5) Fracture d’une côte 16 (2,2) 14 (1,9) Douleur liée à une intervention 15 (2,1) 3 (0,4) Lacération cutanée 12 (1,6) 4 (0,6) Claquage musculaire 10 (1,4) 6 (0,8) Fracture du radius 2 (0,3) 12 (1,7)
Examens
Perte pondérale 10 (1,4) 10 (1,4) Augmentation de la cholestérolémie 6 (0,8) 8 (1,1) Souffle cardiaque 4 (0,5) 11 (1,5)
Troubles du métabolisme et de la nutrition
Diabète sucré 14 (1,9) 18 (2,5) Déshydratation 12 (1,6) 5 (0,7) Hypercholestérolémie 12 (1,6) 9 (1,2) Hypokaliémie 12 (1,6) 7 (1,0) Hyperlipidémie 10 (1,4) 11 (1,5) Goutte 9 (1,2) 7 (1,0) Anorexie 7 (1,0) 8 (1,1)
Troubles musculosquelettiques et du tissu conjonctif
Arthralgie 92 (12,6) 80 (11,0) Dorsalgie 81 (11,1) 74 (10,2) Douleur aux extrémités 66 (9,0) 51 (7,0) Douleur musculosquelettique 41 (5,6) 26 (3,6) Arthrose 31 (4,2) 23 (3,2) Spasmes musculaires 18 (2,5) 17 (2,3)
Classification par système et organe
Terme privilégié
Dénosumab (N = 731) n (%)
Placebo (N = 725) n (%)
Faiblesse musculaire 15 (2,1) 13 (1,8) Arthrose de la colonne vertébrale 14 (1,9) 5 (0,7) Douleur osseuse 13 (1,8) 18 (2,5) Enflure d’une articulation 13 (1,8) 9 (1,2) Myalgie 13 (1,8) 10 (1,4) Arthrite 12 (1,6) 18 (2,5) Dégénérescence d’un disque intervertébral 12 (1,6) 16 (2,2) Cervicalgie 12 (1,6) 11 (1,5) Douleur au flanc 8 (1,1) 2 (0,3) Douleur thoracique musculosquelettique 4 (0,5) 11 (1,5) Raideur musculosquelettique 3 (0,4) 8 (1,1)
Tumeurs bénignes, malignes et non spécifiées (y compris kystes et polypes)
Métastases osseuses 34 (4,7) 25 (3,4) Carcinome basocellulaire 13 (1,8) 7 (1,0) Troubles du système nerveux
É tourdissements 41 (5,6) 31 (4,3) Céphalée 22 (3,0) 27 (3,7) Hypoesthésie 16 (2,2) 9 (1,2) Syncope 14 (1,9) 10 (1,4) Accident vasculaire cérébral 13 (1,8) 14 (1,9) Accident ischémique transitoire 11 (1,5) 8 (1,1) Sciatique 10 (1,4) 11 (1,5) Démence 8 (1,1) 6 (0,8) Amnésie 7 (1,0) 8 (1,1) Troubles psychiatriques
Dépression 35 (4,8) 28 (3,9) Insomnie 23 (3,1) 16 (2,2) Anxiété 11 (1,5) 11 (1,5) É tat confusionnel 9 (1,2) 1 (0,1)
Troubles rénaux et urinaires
Hématurie 23 (3,1) 25 (3,4) Rétention urinaire 23 (3,1) 11 (1,5) Dysurie 17 (2,3) 14 (1,9) Nycturie 17 (2,3) 17 (2,3) Pollakiurie 16 (2,2) 24 (3,3) Baisse du débit urinaire 11 (1,5) 4 (0,6) Incontinence urinaire 9 (1,2) 8 (1,1) Miction impérieuse 8 (1,1) 11 (1,5) Insuffisance rénale 8 (1,1) 9 (1,2) Néphrolithiase 5 (0,7) 10 (1,4)
| Dénosumab | Placebo | |
| Classification par système et organe | ||
| (N = 731) | (N = 725) | |
| Terme privilégié | ||
| n (%) | n (%) | |
Troubles de l’appareil reproducteur et des seins Gynécomastie 13 (1,8) 16 (2,2) Dysfonction érectile 8 (1,1) 1 (0,1) Troubles respiratoires, thoraciques et médiastinaux Toux 33 (4,5) 27 (3,7) Dyspnée 32 (4,4) 31 (4,3) Maladie pulmonaire obstructive chronique 13 (1,8) 10 (1,4) É panchement pleural 13 (1,8) 7 (1,0) Troubles de la peau et des tissus sous-cutanés É ruption cutanée 16 (2,2) 17 (2,3) Prurit 6 (0,8) 11 (1,5) Troubles vasculaires Hypertension 57 (7,8) 51 (7,0) Bouffées vasomotrices 38 (5,2) 32 (4,4) Calcification aortique 10 (1,4) 9 (1,2) Hypotension 10 (1,4) 7 (1,0) Anévrisme de l’aorte 6 (0,8) 9 (1,2) | ||
N = Nombre de sujets ayant reçu ≥ 1 dose du produit de recherche.
n = Nombre de sujets ayant signalé ≥ 1 événement.
Comprend uniquement les événements indésirables apparus en cours de traitement.
Nouveaux cancers
Pour la durée entière de l’étude (période à double insu et suivi de l’innocuité), la fréquence des nouvelles tumeurs malignes primitives considérées comme des événements indésirables a été de 7,0 % chez les patients traités par le dénosumab et de 5,5 % chez les patients sous placebo. Au cours de la période de prolongation ouverte, la fréquence des nouvelles tumeurs malignes primitives considérées comme des événements indésirables a été de 5,5 % dans le groupe dénosumab et dénosumab et de 2,2 % dans le groupe placebo et dénosumab.
Ostéonécrose de la mâchoire
Une ostéonécrose de la mâchoire (ONM) a été signalée chez des patients traités par le dénosumab ou un bisphosphonate, une autre classe d’agents antirésorption (voir la section 7, Mises en garde et précautions, Ostéonécrose de la mâchoire [ONM]).
Hypocalcémie
L’administration de dénosumab a été associée à des baisses du taux de calcium sérique. Une hypocalcémie a été signalée chez 1 sujet (0,1 %) du groupe dénosumab et aucun sujet du groupe placebo.
Hypersensibilité
Des événements indésirables possiblement associés à une hypersensibilité ont été signalés chez 37 sujets (5,1 %) du groupe dénosumab et 35 sujets (4,8 %) du groupe placebo.
Infections
Des infections ont été signalées chez 257 sujets (35,2 %) du groupe dénosumab et 226 sujets (31,2 %) du groupe placebo. Des infections considérées comme des événements indésirables graves ont été signalées chez 43 sujets (5,9 %) sous dénosumab et 33 sujets (4,6 %) sous placebo. Une différence a été constatée quant à la fréquence de la diverticulite considérée comme un événement indésirable grave (5 [0,7 %] avec le dénosumab c. 0 avec le placebo).
Cataractes
Parmi les hommes atteints d’un cancer de la prostate non métastatique qui recevaient un traitement antiandrogénique, la fréquence des cataractes a été plus élevée chez ceux traités par le dénosumab (34 [4,7 %] sous dénosumab, 9 [1,2 %] sous placebo). Durant la période de 24 mois du suivi de l’innocuité, des cataractes ont été signalées chez 1,0 % des sujets du groupe ayant précédemment reçu du dénosumab et 1,8 % des sujets du groupe ayant précédemment reçu le placebo.
Fractures atypiques du fémur
Des fractures atypiques du fémur ont été signalées chez des patients traités par le dénosumab (voir la section 7, Mises en garde et précautions, Fractures atypiques du fémur).
Traitement visant à accroître la masse osseuse chez les femmes qui reçoivent un inhibiteur de l’aromatase comme traitement adjuvant contre le cancer du sein non métastatique, qui ont une faible masse osseuse et qui sont à risque élevé de fractures
L’innocuité du dénosumab dans le traitement de la perte osseuse chez des femmes atteintes d’un cancer du sein et recevant un inhibiteur de l’aromatase comme traitement adjuvant a été évaluée dans une étude internationale à double insu, à répartition aléatoire et contrôlée par placebo d’une durée de 2 ans.
Pendant la phase à double insu, 252 femmes ménopausées âgées de 35 à 84 ans ont été admises à l’étude; 120 femmes ont reçu un placebo et 129 autres ont reçu du dénosumab tous les 6 mois en une dose unique de 60 mg par voie s.-c. Toutes les femmes devaient prendre un supplément de 1000 mg de calcium et d’au moins 400 UI de vitamine D par jour.
Les événements indésirables signalés chez 5 % ou plus des patientes traitées par le dénosumab qui recevaient un inhibiteur de l’aromatase comme traitement adjuvant contre le cancer du sein, et plus fréquemment que chez les patientes ayant reçu un placebo, étaient les suivants (dénosumab contre placebo, respectivement) : douleur aux extrémités (19 [14,7 %] c. 14 [11,7 %]), dorsalgie (18 [14,0 %] c. 15 [12,5 %]), constipation (15 [11,6 %] c. 11 [9,2 %]), toux (13 [10,1 %] c. 5 [4,2 %]), céphalée (11 [8,5 %] c. 9 [7,5 %]), myalgie (11 [8,5 %] c. 5 [4,2 %]), douleur à l’épaule (11 [8,5 %] c. 4 [3,3 %]), éruption cutanée (10 [7,8 %] c. 6 [5,0 %]), infection des voies respiratoires supérieures (10 [7,8 %] c. 6 [5,0 %]), sinusite (9 [7,0 %] c. 4 [3,3 %]), sécheresse vulvovaginale (9 [7,0 %] c. 3 [2,5 %]), anxiété (8 [6,2 %] c. 6 [5,0 %]), œdème périphérique (8 [6,2 %] c. 5 [4,2 %]), vomissements (8 [6,2 %] c. 6 [5,0 %]), dyspnée (7 [5,4 %] c. 5 [4,2 %]), hypoesthésie (7 [5,4 %] c. 4 [3,3 %]), spasmes musculaires (7 [5,4 %] c. 6 [5,0 %]), douleur thoracique musculosquelettique (7 [5,4 %] c. 6 [5,0 %]) et infection des voies urinaires (7 [5,4 %] c. 5 [4,2 %]).
De nouvelles tumeurs malignes primitives ont été signalées chez 1 patiente (0,8 %) (cancer de l’estomac) du groupe placebo, mais aucune n’a été signalée dans le groupe dénosumab. La fréquence d’évolution des tumeurs malignes (cancer du sein) a été de 3 % dans les 2 groupes de traitement (4 patientes du groupe dénosumab, 4 patientes du groupe placebo); dans chacun des groupes, 1 décès était attribuable au cancer du sein sous-jacent. Au cours de la période de suivi de l’innocuité, de nouvelles tumeurs malignes primitives ont été signalées chez 1 patiente ayant précédemment reçu du dénosumab (adénocarcinome du pancréas) et 1 patiente ayant précédemment reçu le placebo (myélome multiple). Trois patientes (3,1 %) et 4 patientes (4,4 %) de ces mêmes groupes respectifs ont eu des métastases considérées comme des événements indésirables.
Un nombre plus élevé de fractures positivement établies a été constaté chez les patientes traitées par le dénosumab une fois le traitement terminé, comparativement à la phase de traitement de 24 mois (traitement cessé contre traitement en cours) : fracture vertébrale ostéoporotique, 2 (2,1 %) contre 0; fracture non vertébrale, 11 (11,5 %) contre 8 (6,0 %). Aucune augmentation n’a été constatée chez les patientes ayant reçu le placebo : fracture vertébrale ostéoporotique, 0 contre 0; fracture non vertébrale, 5 (5,6 %) contre 8 (6,0 %).
La fréquence des événements indésirables graves était de 14,7 % (n = 19) dans le groupe dénosumab et de 9,2 % (n = 11) dans le groupe placebo. Les 3 É I graves les plus fréquents étaient l’arthrose (2 [1,6 %] sous dénosumab, 0 [0,0 %] sous placebo), l’infarctus du myocarde (1 [0,8 %] sous dénosumab, 0 [0,0 %] sous placebo) et l’accident ischémique transitoire (1 [0,8 %] sous dénosumab, 1 [0,8 %] sous placebo). Il y a eu 1 décès (0,8 %) dans le groupe dénosumab et 1 décès (0,8 %) dans le groupe placebo.
Le nombre (pourcentage) de patientes qui se sont retirées de l’étude en raison d’un événement indésirable était de 1 (0,8 %) et de 5 (4,2 %) dans les groupes dénosumab et placebo, respectivement.
Les événements indésirables signalés chez 1 % ou plus des patientes traitées par le dénosumab ou par le placebo sont énumérés au Tableau 5.
Tableau 5. Événements indésirables survenus chez ≥ 1 % des femmes ayant une perte osseuse associée à un inhibiteur de l’aromatase comme traitement adjuvant contre le cancer du sein
Classification par système et organe
Terme privilégiéDénosumab
Dénosumab (N = 129) n (%)
Placebo (N = 120) n (%)
Troubles sanguins et lymphatiques
Anémie 2 (1,6) 3 (2,5)
Troubles cardiaques
Palpitations 2 (1,6) 2 (1,7) Fibrillation auriculaire 0 (0,0) 2 (1,7) Insuffisance cardiaque congestive 0 (0,0) 2 (1,7)
Troubles de l’oreille et du labyrinthe
Acouphène 0 (0,0) 2 (1,7)
Troubles endocriniens
Hypothyroïdie 3 (2,3) 2 (1,7)
Troubles oculaires
Trouble visuel 3 (2,3) 0 (0,0) Sécheresse oculaire 2 (1,6) 0 (0,0) Hémorragie dans l’œil 0 (0,0) 2 (1,7)
Troubles gastro-intestinaux
Constipation 15 (11,6) 11 (9,2) Nausées 10 (7,8) 11 (9,2) Vomissements 8 (6,2) 6 (5,0) Douleur abdominale 6 (4,7) 4 (3,3) Diarrhée 5 (3,9) 9 (7,5) Dyspepsie 4 (3,1) 5 (4,2) Xérostomie 3 (2,3) 2 (1,7) Hémorroïdes 3 (2,3) 2 (1,7) Malaise abdominal 2 (1,6) 2 (1,7) Douleur abdominale haute 2 (1,6) 1 (0,8) Reflux gastro-œsophagien pathologique 2 (1,6) 8 (6,7) Stomatite 2 (1,6) 1 (0,8) Distension abdominale 0 (0,0) 2 (1,7) Hernie hiatale 0 (0,0) 2 (1,7) Syndrome du côlon irritable 0 (0,0) 2 (1,7) Troubles généraux et affections au point d’administration
Fatigue 17 (13,2) 17 (14,2) Œdème périphérique 8 (6,2) 5 (4,2) Douleur thoracique 6 (4,7) 2 (1,7) Douleur 5 (3,9) 3 (2,5) Pyrexie 4 (3,1) 1 (0,8) Douleur thoracique non cardiaque 3 (2,3) 1 (0,8) Asthénie 2 (1,6) 1 (0,8)
Classification par système et organe
Terme privilégié
Dénosumab (N = 129) n (%)
Placebo (N = 120) n (%)
Douleur axillaire 2 (1,6) 1 (0,8) Douleur au point d’injection 2 (1,6) 2 (1,7) Œdème localisé 2 (1,6) 0 (0,0) Masse pelvienne 2 (1,6) 0 (0,0) Malaise 1 (0,8) 3 (2,5) Troubles hépatobiliaires
Lithiase biliaire 1 (0,8) 4 (3,3) Troubles du système immunitaire
Hypersensibilité 3 (2,3) 3 (2,5) Infections et infestations
Infection des voies respiratoires supérieures 10 (7,8) 6 (5,0) Sinusite 9 (7,0) 4 (3,3) Infection des voies urinaires 7 (5,4) 5 (4,2) Bronchite 5 (3,9) 7 (5,8) Zona 4 (3,1) 2 (1,7) Grippe 4 (3,1) 5 (4,2) Rhinopharyngite 4 (3,1) 4 (3,3) Cellulite 3 (2,3) 1 (0,8) Herpes simplex 3 (2,3) 0 (0,0) Orgelet 3 (2,3) 0 (0,0) Pneumonie 2 (1,6) 1 (0,8) Pied d’athlète 2 (1,6) 0 (0,0) Infection vaginale 0 (0,0) 2 (1,7) Lésions, intoxications et complications liées à une intervention
Douleur liée à une intervention 4 (3,1) 3 (2,5) Contusion 3 (2,3) 5 (4,2) Fracture du pied 3 (2,3) 2 (1,7) Excoriation 2 (1,6) 0 (0,0) Fracture de la fibula 2 (1,6) 0 (0,0) Entorse 2 (1,6) 3 (2,5) Douleur post-traumatique 2 (1,6) 0 (0,0) Fracture d’une côte 2 (1,6) 1 (0,8) Chute 1 (0,8) 4 (3,3) Lésion du ménisque 1 (0,8) 2 (1,7) Fracture du radius 1 (0,8) 2 (1,7) Complication au siège d’une incision 0 (0,0) 3 (2,5)
Examens
Perte pondérale 5 (3,9) 2 (1,7) Augmentation de la cholestérolémie 4 (3,1) 1 (0,8) Hausse de la tension artérielle 3 (2,3) 1 (0,8) Gain pondéral 1 (0,8) 3 (2,5)
Troubles du métabolisme et de la nutrition
| Dénosumab | Placebo |
| Classification par système et organe | |
| (N = 129) | (N = 120) |
| Terme privilégié | |
| n (%) | n (%) |
Diminution de l’appétit 4 (3,1) 3 (2,5) Hypercholestérolémie 3 (2,3) 1 (0,8) Hypokaliémie 3 (2,3) 2 (1,7) Anorexie 2 (1,6) 1 (0,8)
Troubles musculosquelettiques et du tissu conjonctif
Arthralgie 31
(24,0)
30 (25,0) Douleur aux extrémités 19
(14,7)
14 (11,7) Dorsalgie 18
(14,0)
15 (12,5) Myalgie 11 (8,5) 5 (4,2) Douleur à l’épaule 11 (8,5) 4 (3,3) Spasmes musculaires 7 (5,4) 6 (5,0) Douleur thoracique musculosquelettique 7 (5,4) 6 (5,0) Arthrose 6 (4,7) 3 (2,5) Arthrite 5 (3,9) 6 (5,0) Douleur osseuse 5 (3,9) 8 (6,7) Exostose 4 (3,1) 1 (0,8) Gêne musculosquelettique 4 (3,1) 1 (0,8) Protrusion d’un disque intervertébral 3 (2,3) 2 (1,7) Enflure d’une articulation 3 (2,3) 3 (2,5) Ostéopénie 3 (2,3) 0 (0,0) Oignon 2 (1,6) 0 (0,0) Diminution de l’amplitude des mouvements articulaires 2 (1,6) 1 (0,8) Faiblesse musculaire 2 (1,6) 0 (0,0) Cervicalgie 2 (1,6) 1 (0,8) Tendinite 2 (1,6) 3 (2,5) Douleur musculosquelettique 0 (0,0) 2 (1,7) Raideur musculosquelettique 0 (0,0) 2 (1,7)
Tumeurs bénignes, malignes et non spécifiées (y compris kystes et polypes) Néoplasme bénin du sein 5 (3,9) 1 (0,8) Carcinome basocellulaire 2 (1,6) 3 (2,5) Cancer du sein in situ 2 (1,6) 0 (0,0) Métastases osseuses 2 (1,6) 3 (2,5) Kératose séborrhéique 2 (1,6) 0 (0,0) Léiomyome utérin 2 (1,6) 0 (0,0) Troubles du système nerveux
Céphalée 11 (8,5) 9 (7,5) Hypoesthésie 7 (5,4) 4 (3,3) É tourdissements 5 (3,9) 4 (3,3) Neuropathie 3 (2,3) 0 (0,0) Tremblements 3 (2,3) 0 (0,0) Amnésie 2 (1,6) 0 (0,0) Trouble de la mémoire 2 (1,6) 0 (0,0) Neuropathie périphérique 2 (1,6) 1 (0,8) Paresthésie 2 (1,6) 2 (1,7) Classification par système et organe
Terme privilégié
Dénosumab (N = 129) n (%)
Placebo (N = 120) n (%)
Névralgie 0 (0,0) 2 (1,7)
Troubles psychiatriques
Insomnie 12 (9,3) 14 (11,7) Anxiété 8 (6,2) 6 (5,0) Dépression 7 (5,4) 11 (9,2) Sautes d’humeur 3 (2,3) 0 (0,0) Troubles rénaux et urinaires
Pollakiurie 5 (3,9) 1 (0,8) Incontinence 3 (2,3) 0 (0,0) Nycturie 2 (1,6) 1 (0,8) Troubles de l’appareil reproducteur et des seins
Sécheresse vulvovaginale 9 (7,0) 3 (2,5) Kyste mammaire 3 (2,3) 0 (0,0) Douleur mammaire 3 (2,3) 6 (5,0) Hémorragie vaginale 3 (2,3) 1 (0,8) Sensibilité des seins 2 (1,6) 1 (0,8) Induration mammaire 0 (0,0) 2 (1,7)
Troubles respiratoires, thoraciques et médiastinaux
Toux 13
(10,1)
5 (4,2) Dyspnée 7 (5,4) 5 (4,2) Douleur pharyngo-laryngienne 5 (3,9) 1 (0,8) Congestion nasale 3 (2,3) 0 (0,0) Congestion des voies respiratoires 2 (1,6) 1 (0,8) Rhinorrhée 2 (1,6) 0 (0,0) Rhinite allergique 1 (0,8) 2 (1,7) Congestion des sinus 1 (0,8) 2 (1,7) Maladie pulmonaire obstructive chronique 0 (0,0) 2 (1,7) É pistaxis 0 (0,0) 2 (1,7) Pneumonite 0 (0,0) 2 (1,7)
Troubles de la peau et des tissus sous-cutanés
É ruption cutanée 10 (7,8) 6 (5,0) Alopécie 5 (3,9) 2 (1,7) Sueurs nocturnes 3 (2,3) 0 (0,0) Peau sèche 2 (1,6) 1 (0,8) É rythème 2 (1,6) 2 (1,7) Lésion cutanée 2 (1,6) 1 (0,8) Dermatite 1 (0,8) 2 (1,7) Hyperhidrose 1 (0,8) 2 (1,7) Dermatite de contact 0 (0,0) 2 (1,7) Trouble unguéal 0 (0,0) 3 (2,5) Troubles vasculaires
Bouffées vasomotrices 7 (5,4) 8 (6,7) Lymphœdème 4 (3,1) 4 (3,3) Hypertension 2 (1,6) 7 (5,8) N = nombre de sujets ayant reçu ≥ 1 dose du produit de recherche.
n = nombre de sujets ayant signalé ≥ 1 événement.
Comprend uniquement les événements indésirables apparus en cours de traitement.
Traitement et prévention de l’ostéoporose cortisonique chez les femmes et les hommes exposés à un risque élevé de fractures
L’innocuité du dénosumab dans le traitement de l’ostéoporose cortisonique a été démontrée dans le cadre d’une étude multicentrique d’une durée de 1 an, à répartition aléatoire, à double placebo et contrôlée par un produit actif, menée à double insu et avec groupes parallèles; les 795 participants (70 % de femmes et 30 % d’hommes), qui couraient un risque élevé de fractures, étaient âgés de 20 à 94 ans (moyenne d’âge : 63,1 ans) et recevaient une dose quotidienne de 7,5 mg ou plus de prednisone par voie orale (ou l’équivalent).
Les sujets ont été répartis en 2 sous-populations : ceux qui poursuivaient une corticothérapie (≥ 7,5 mg par jour de prednisone ou son équivalent depuis au moins 3 mois avant l’admission à l’étude et poursuite prévue du traitement pendant au moins 6 mois au total; n = 505) et ceux qui commençaient une corticothérapie (≥ 7,5 mg par jour de prednisone ou son équivalent depuis moins de 3 mois avant l’admission à l’étude et poursuite prévue du traitement pendant au moins 6 mois au total; n = 290).
Au total, 394 patients ont été exposés au dénosumab, administré tous les 6 mois sous la forme d’une injection s.-c. unique de 60 mg. Par ailleurs, 384 patients ont été exposés au risédronate, administré à raison de 5 mg 1 fois par jour, par voie orale (témoin actif). Tous les patients ont reçu la directive de prendre des suppléments de calcium (au moins 1000 mg) et de vitamine D (au moins 800 UI) chaque jour.
Les événements indésirables les plus fréquents dans les groupes dénosumab et risédronate, respectivement, étaient la douleur musculosquelettique (54 [13,7 %] c. 56 [14,6 %]), l’infection des voies respiratoires supérieures (45 [11,4 %] c. 48 [12,5 %]) et l’infection des voies urinaires (21 [5,3 %] c. 20 [5,2 %]).
Soixante-trois événements indésirables graves ont été signalés dans le groupe dénosumab (16,0 %) contre 65 dans le groupe risédronate (16,9 %). Les événements indésirables graves signalés le plus souvent chez au moins 0,5 % des patients sous dénosumab étaient la pneumonie (1,3 %, n = 5), l’insuffisance cardiaque (0,8 %, n = 3) et l’accident ischémique transitoire (0,8 %, n = 3). Dans le groupe risédronate, les événements indésirables graves signalés le plus souvent étaient la pneumonie (1,6 %, n = 6), l’arthrose (1,0 %, n = 4), l’embolie pulmonaire (1,0 %, n = 4) et la dorsalgie (0,8 %, n = 3). Huit décès ont été signalés, soit 6 (1,5 %) dans le groupe dénosumab et 2 (0,5 %) dans le groupe risédronate. Les événements indésirables mortels signalés dans le groupe dénosumab (1 sujet chacun) comprenaient l’alvéolite allergique, la défaillance cardiorespiratoire, l’ischémie cérébrale, l’AVC, le cancer et la pneumonie en voie d’organisation.
La proportion de patients qui se sont retirés de l’étude à cause d’événements indésirables était de 3,8 % (n = 15) dans le groupe dénosumab et de 3,6 % (n = 14) dans le groupe risédronate. Les événements indésirables signalés chez au moins 1 % des patients traités par le dénosumab ou par le risédronate sont présentés au Tableau 6, selon la classification par appareil, système et organe et selon le groupe de concept médical et le terme privilégié.
Tableau 6. Événements indésirables survenus chez ≥ 1 % des patients atteints d’ostéoporose cortisonique et exposés à un risque élevé de fractures
| Dénosumab 60 mg | Risédronate 5 mg | |
| Classification par système et organe | ||
| aux 6 mois | 1 f.p.j. | |
| Groupe de concept médicala ou terme privilégiéb | ||
| (N = 394) n (%) | (N = 384) n (%) | |
| Troubles sanguins et lymphatiques | ||
| Anémie1a | 15 (3,8) | 15 (3,9) |
| Troubles cardiaques | ||
| Arythmie2 | 7 (1,8) | 6 (1,6) |
| Coronaropathie3 | 4 (1,0) | 5 (1,3) |
| Insuffisance cardiaque4 | 4 (1,0) | 2 (0,5) |
| Troubles de l’oreille et du labyrinthe | ||
| Vertige | 4 (1,0) | 4 (1,0) |
| Troubles oculaires | ||
| Cataracte | 5 (1,3) | 15 (3,9) |
| Glaucome5 | 2 (0,5) | 4 (1,0) |
| Troubles gastro-intestinaux | ||
| Douleur abdominale6 | 20 (5,1) | 13 (3,4) |
| Dyspepsie | 12 (3,0) | 10 (2,6) |
| Diarrhée | 11 (2,8) | 13 (3,4) |
| Dénosumab 60 mg | Risédronate 5 mg | |
| Classification par système et organe | ||
| aux 6 mois | 1 f.p.j. | |
| Groupe de concept médicala ou terme privilégiéb | ||
| (N = 394) n (%) | (N = 384) n (%) | |
| Constipation | 11 (2,8) | 6 (1,6) |
| Vomissements | 10 (2,5) | 6 (1,6) |
| Nausées | 9 (2,3) | 14 (3,6) |
| Gastrite7 | 4 (1,0) | 5 (1,3) |
| Hémorroïdes8 | 4 (1,0) | 3 (0,8) |
| Distension abdominale | 4 (1,0) | 1 (0,3) |
| Hernie9 | 3 (0,8) | 4 (1,0) |
| Reflux gastro-œsophagien pathologique | 2 (0,5) | 6 (1,6) |
| Colite10 | 0 (0,0) | 4 (1,0) |
| Troubles généraux et affections au point d’administration | ||
| Fatigue | 6 (1,5) | 5 (1,3) |
| Asthénie | 6 (1,5) | 2 (0,5) |
| Pyrexie | 4 (1,0) | 4 (1,0) |
| Œdème périphérique | 4 (1,0) | 2 (0,5) |
| Enflure périphérique | 2 (0,5) | 4 (1,0) |
| Infections et infestations | ||
| Infection des voies respiratoires supérieures11 | 45 (11,4) | 48 (12,5) |
| Infection des voies urinaires12a | 21 (5,3) | 20 (5,2) |
| Bronchite13 | 16 (4,1) | 12 (3,1) |
| Infection gastro-intestinale14 | 15 (3,8) | 10 (2,6) |
| Infection buccale15 | 9 (2,3) | 7 (1,8) |
| Pneumonie16 | 8 (2,0) | 9 (2,3) |
| Infection des voies respiratoires | 6 (1,5) | 5 (1,3) |
| Infection herpétique17 | 2 (0,5) | 7 (1,8) |
| Lésions, intoxications et complications liées à une intervention | ||
| Fracture non vertébrale18 | 20 (5,1) | 14 (3,6) |
| Fracture vertébrale19 | 8 (2,0) | 9 (2,3) |
| Chute | 8 (2,0) | 7 (1,8) |
| Douleur liée à une intervention | 1 (0,3) | 4 (1,0) |
| Examens | ||
| Perte pondérale | 1 (0,3) | 4 (1,0) |
Classification par système et organe
Groupe de concept médicala ou terme privilégiéb
Dénosumab 60 mg
aux 6 mois
(N = 394) n (%)
Risédronate 5 mg
1 f.p.j.
(N = 384) n (%)
Troubles du métabolisme et de la nutrition
Diabète sucré20 8 (2,0) 3 (0,8) Hyperglycémie 4 (1,0) 6 (1,6)
Hypercholestérolémie21a 2 (0,5) 5 (1,3)
Troubles musculosquelettiques et du tissu
conjonctif
Douleur musculosquelettique22a 54 (13,7) 56 (14,6) Arthrose 8 (2,0) 13 (3,4) Pseudopolyarthrite rhizomélique 8 (2,0) 1 (0,3) Polyarthrite rhumatoïde 5 (1,3) 10 (2,6)
Spasmes musculaires 5 (1,3) 3 (0,8)
Troubles du système nerveux
Céphalée23 15 (3,8) 10 (2,6) É tourdissements 9 (2,3) 8 (2,1)
Paresthésie 4 (1,0) 3 (0,8)
Troubles psychiatriques
Insomnie 3 (0,8) 5 (1,3)
Troubles rénaux et urinaires
Dysfonctionnement rénal, insuffisance rénale24 3 (0,8) 10 (2,6)
Troubles respiratoires, thoraciques et
médiastinaux
Toux 6 (1,5) 7 (1,8) Dyspnée 5 (1,3) 6 (1,6) É pistaxis 4 (1,0) 0 (0,0) Asthme 1 (0,3) 8 (2,1)
Embolie pulmonaire 0 (0,0) 4 (1,0)
Troubles de la peau et des tissus sous-cutanés
É ruption cutanée25 4 (1,0) 4 (1,0) Dermatite et eczéma26 4 (1,0) 1 (0,3)
Alopécie 3 (0,8) 5 (1,3)
Interventions chirurgicales et médicales
Extraction dentaire 1 (0,3) 6 (1,6)
Troubles vasculaires
Hypertension27 16 (4,1) 13 (3,4)
N = nombre de sujets ayant reçu ≥ 1 dose du produit de recherche; f.p.j. = fois par jour. Le seuil d’incidence d’au moins 1 % s’applique au taux d’incidence selon le groupe de concept médical ou le terme privilégié. a Un groupe de concept médical est assigné à la catégorie de la classification par appareil, système et organe la plus pertinente sur le plan clinique, mais contient des termes privilégiés appartenant à plus d’une catégorie de cette classification.
b Les termes privilégiés sont inscrits dans un groupe de concept médical dans l’ordre de fréquence signalé chez les sujets ayant reçu le dénosumab.
Les groupes de concept médical ont été définis comme suit :
1 Anémie, anémie ferriprive, anémie hypochrome, anémie microcytaire, diminution de l’hémoglobine. 2 Fibrillation auriculaire, tachycardie, extrasystoles supraventriculaires, tachycardie supraventriculaire, tachycardie ventriculaire, arythmie, arrêt cardiorespiratoire, défaut de la conduction intraventriculaire. 3 Angine de poitrine, coronaropathie, ischémie myocardique, infarctus du myocarde aigu, infarctus du myocarde. 4 Insuffisance cardiaque, insuffisance cardiaque congestive.
5 Glaucome, glaucome à angle étroit.
6 Douleur abdominale haute, douleur abdominale, douleur abdominale basse, douleur gastro-intestinale. 7 Gastrite, gastrite chronique, gastrite érosive, gastrite par reflux.
8 Hémorroïdes, hémorragie hémorroïdale.
9 Hernie hiatale, hernie inguinale, hernie inguinale étranglée.
10 Colite, rectocolite hémorragique.
11 Rhinopharyngite, infection des voies respiratoires supérieures, grippe, sinusite, pharyngite, amygdalite, rhinite, pharyngite virale, infection virale des voies respiratoires supérieures, sinusite aiguë, laryngite, abcès périamygdalien, sinusite bactérienne.
12 Infection des voies urinaires, cystite, infection bactérienne des voies urinaires, pyélonéphrite, pyélonéphrite aiguë, cystite à Escherichia, infection urogénitale bactérienne, cystite interstitielle, infection virale des voies urinaires. 13 Bronchite, bronchite virale, bronchite bactérienne.
14 Gastroentérite, diverticulite, gastroentérite virale, gastrite à Helicobacter, infection gastro-intestinale, abcès abdominal, colite à Clostridium, colite à Clostridium difficile.
15 Gingivite, infection dentaire, parodontite, pulpite, candidose buccale, infection buccale, abcès dentaire. 16 Pneumonie, pneumonie bactérienne.
17 Herpès génital, infection à herpès simplex, zona, infection à herpèsvirus, zona cutané disséminé. 18 Fracture d’une côte, fracture du pied, fracture de l’humérus, fracture du pubis, fracture du fémur, fracture de la main, fracture du radius, fracture de l’acétabulum, fracture de la fibula, fracture du crâne, fracture du col du fémur, fracture de la rotule.
19 Fracture d’une vertèbre thoracique, fracture d’une vertèbre lombaire, fracture du sacrum. 20 Diabète sucré, diabète de type 2.
21 Hypercholestérolémie, hausse du taux de cholestérol sanguin.
22 Dorsalgie, arthralgie, douleur aux extrémités, douleur osseuse, myalgie, douleur musculosquelettique, douleur spinale, cervicalgie, douleur thoracique musculosquelettique, douleur thoracique non cardiaque, douleur à la mâchoire, fibromyalgie, douleur au flanc, gêne dans un membre, gêne musculosquelettique. 23 Céphalée, migraine, migraine avec aura, céphalée due à la sinusite.
24 Dysfonctionnement rénal, insuffisance rénale, lésion rénale aiguë, néphropathie chronique. 25 É ruption cutanée, éruption cutanée généralisée, éruption vésiculeuse.
26 Dermatite séborrhéique, dermatite atopique, eczéma, intertrigo.
27 Hypertension, hypertension diastolique.
Nouveaux cancers
Douze mois après le début du traitement, l’incidence des nouveaux cancers primitifs considérés comme un événement indésirable était de 5 (1,3 %) dans le groupe dénosumab et de 3 (0,8 %) dans le groupe risédronate.
Ostéonécrose de la mâchoire
Aucun cas d’ostéonécrose de la mâchoire (ONM) n’a été signalé.
Hypocalcémie
L’administration de dénosumab a été associée à une baisse de la calcémie. Une hypocalcémie a été signalée chez 1 patient (0,3 %) du groupe dénosumab; il n’y en a eu aucun cas dans le groupe risédronate.
Hypersensibilité
Des événements indésirables possiblement associés à une hypersensibilité ont été signalés chez 19 patients (4,8 %) du groupe dénosumab et 12 patients (3,1 %) du groupe risédronate.
Infections
Des infections ont été signalées chez 105 patients (26,6 %) du groupe dénosumab et 111 patients (28,9 %) du groupe risédronate. Des infections considérées comme des événements indésirables graves ont été signalées chez 17 patients (4,3 %) du groupe dénosumab et 15 patients (3,9 %) du groupe risédronate. Dans un groupe comme dans l’autre, l’infection grave déclarée le plus souvent était la pneumonie (dénosumab, 1,3 % [n = 5]; risédronate, 1,6 % [n = 6]).
Fractures atypiques du fémur
Des fractures atypiques du fémur ont été signalées chez 1 patient (0,3 %) du groupe dénosumab; il n’y en a eu aucun cas dans le groupe risédronate.
Fractures
L’incidence des fractures cliniques était de 4,8 % (n = 19) dans le groupe dénosumab et de 3,8 % (n = 15) dans le groupe risédronate. L’incidence des nouvelles fractures vertébrales était de 2,7 % (n = 9) dans le groupe dénosumab et de 3,2 % (n = 11) dans le groupe risédronate.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques (< 1 %)
Ostéoporose postménopausique*
Troubles sanguins et lymphatiques : éosinophilie, leucopénie, thrombocytopénie, anémie, leucocytose, lymphadénopathie, lymphocytose, polynucléose neutrophile, pancytopénie, neutropénie, insuffisance de la moelle osseuse, lymphopénie
Troubles cardiaques : palpitations, angine de poitrine, insuffisance cardiaque, arythmie, infarctus du myocarde aigu, extrasystoles, extrasystoles ventriculaires, fibrillation auriculaire, infarctus du myocarde, insuffisance cardiaque chronique, coronaropathie, myocardiopathie hypertensive, myocardiopathie ischémique, extrasystoles supraventriculaires, tachycardie, insuffisance mitrale, tachyarythmie
Troubles congénitaux, familiaux et génétiques : tremblement essentiel
Troubles de l’oreille et du labyrinthe : vertige, douleur auriculaire, gêne auriculaire, acouphène, bouchon de cérumen, congestion auriculaire, trouble de l’oreille, inflammation de la trompe d’Eustache, perforation du tympan
Troubles endocriniens : goitre, hyperthyroïdie, hypothyroïdie, hyperparathyroïdie
Troubles oculaires : cataracte, glaucome, conjonctivite allergique, sécheresse oculaire, gêne oculaire, douleur aux paupières, larmoiement accru, trouble visuel, trouble du corps vitré, conjonctivite, douleur oculaire, rétinopathie athéroscléreuse, blépharite, blépharospasme, prurit aux paupières, hypertrophie des glandes lacrymales, photophobie, vision trouble, hémorragie du corps vitré
Troubles gastro-intestinaux : nausées, constipation, diarrhée, vomissements, douleurs abdominales, flatulence, douleur abdominale haute, xérostomie, gastrite, dyspepsie, gêne gastrique, ballonnement abdominal, gêne abdominale, douleur abdominale basse, maladie cœliaque, concrétion fécale, selles fréquentes, ulcère gastrique, gastrite érosive, reflux gastro-œsophagien pathologique, gingivite, glossodynie, hémorroïdes, syndrome du côlon irritable, fistule de la cavité buccale, pancréatite, pancréatite aiguë, rectorragie, stomatite aphteuse, changement du transit intestinal, entérocolite, gastroduodénite, hémorragie digestive, gonflement des lèvres, méléna, spasme œsophagien, prolapsus rectal, œsophagite par reflux, ulcération de la langue
Troubles généraux et affections au point d’administration : asthénie, fatigue, douleur au point d’injection, œdème périphérique, érythème au point d’injection, douleur, maladie pseudogrippale, irritation au point d’injection, sensation de chaleur, malaise, ecchymose au point d’injection, réaction au point d’injection, hématome au point d’injection, éruption cutanée au point d’injection, pyrexie, douleur thoracique non cardiaque, refroidissement périphérique, frissons, sensation de chaleur au point d’injection, gêne thoracique, sensation de froid, trouble de la démarche, hernie, trouble de la cicatrisation, gêne au point d’injection, masse au point d’injection, gonflement au point d’injection, irritabilité, prurit au point d’injection, augmentation du tissu adipeux, croûte au point d’injection, soif
Troubles hépatobiliaires : trouble hépatique, kyste hépatique, cholécystite, lithiase biliaire
Troubles du système immunitaire : hypersensibilité, hypersensibilité aux médicaments
Infections et infestations : rhinopharyngite, infection des voies respiratoires, infection des voies respiratoires supérieures, grippe, infection des voies urinaires, rhinite, infection des voies respiratoires inférieures, pneumonie, bronchite, cystite, sinusite, zona, herpès buccal, pharyngite, infection à herpèsvirus, pied d’athlète, infection virale, chlamydiose, eczéma infecté, gastro-entérite virale, herpès ophtalmique, laryngite, abcès au foie, infection pulmonaire, virémie, borréliose, sinusite chronique, diverticulite, furoncle, mycose génitale, infection gingivale, infection d’un hématome, infection par Helicobacter, herpès simplex, sialoadénite, trachéite
Lésions, intoxications et complications liées à une intervention : fracture d’une vertèbre thoracique, fracture de la clavicule, fracture du col du fémur, hémorragie postopératoire, fracture d’une vertèbre lombaire, chute, hémorragie d’un ulcère peptique, contusion, fracture de l’humérus, fracture de l’ilion, luxation d’une articulation, entorse, syndrome commotionnel, fracture du radius, éraflure
Examens : perte pondérale, hausse de la tension artérielle, hausse du taux d’alanine aminotransférase, diminution du temps de coagulation, augmentation de la vitesse de sédimentation globulaire, hypochlorémie, hyponatrémie, gain pondéral, souffle cardiaque, hausse du taux d’aspartate aminotransférase, diminution du taux d’hémoglobine, augmentation du rapport international normalisé, diminution du nombre de plaquettes, diminution du nombre de globules rouges, facteur rhumatoïde positif
Troubles du métabolisme et de la nutrition : hypercalcémie, anorexie, hypercholestérolémie, diminution de l’appétit, diabète sucré, intolérance au glucose, hypomagnésémie
Troubles musculosquelettiques et du tissu conjonctif : arthralgie, spasmes musculaires, douleur aux extrémités, douleur osseuse, myalgie, raideur musculosquelettique, douleur musculosquelettique, arthrose, cervicalgie, exostose, enflure d’une articulation, fatigue musculaire, gêne dans un membre, tendinite, raideur articulaire, faiblesse musculaire, nodule aux extrémités, fistule, douleur à l’aine, ankylose d’une articulation, déformation d’un membre, hémorragie musculaire, polyarthrite rhumatoïde, déformation de la colonne vertébrale, spondylite, pseudopolyarthrite rhizomélique, sensation de lourdeur, arthrite, callosité osseuse excessive, déformation du pied, atrophie musculaire, ostéite, rachitisme rénal, augmentation de la résorption osseuse, synovite, douleur aux tendons, ténosynovite
Tumeurs bénignes, malignes et non spécifiées (y compris kystes et polypes) : cancer du sein, cancer de l’ovaire, carcinome basocellulaire, néoplasme bénin de la glande thyroïde, néoplasme bénin des tissus mous, tumeur cérébelleuse, cancer du col de l’utérus, lipome, myélome multiple, léiomyome utérin, néoplasme bénin du sein, mélanome acrolentigineux de stade non précisé, adénocarcinome, tumeur osseuse bénigne, néoplasme bénin, néoplasme de la vessie, cancer du côlon, lymphome diffus à grandes cellules B récidivant, hémangiome, hémangiome hépatique, lipome du sein, tache mélanique
Troubles du système nerveux : céphalée, étourdissements, paresthésie, léthargie, somnolence, hypoesthésie, accident vasculaire cérébral ischémique, dysgueusie, sciatique, tremblements, parosmie, syncope, accident ischémique transitoire, perturbation de l’attention, épilepsie, phénomène de blocage, amnésie globale, syndrome de Guillain-Barré, gêne à la tête, hémicéphalalgie, hypotonie, sommeil de piètre qualité, névralgie du trijumeau, hypersomnie, perte de conscience, trouble de la mémoire, agueusie, amnésie, anosmie, dyskinésie, formication, névralgie intercostale, migraine, contractions musculaires involontaires, névrite crânienne, maladie de Parkinson, parkinsonisme, syndrome des jambes sans repos
Troubles psychiatriques : dépression, humeur dépressive, insomnie, apathie, dysthymie, trouble du sommeil, agitation
Troubles rénaux et urinaires : dysurie, hématurie, néphrolithiase, insuffisance rénale aiguë fonctionnelle, polyurie, incontinence d’urgence, anomalie de l’urine, pollakiurie, néphrosclérose, nycturie, protéinurie, atteinte rénale, odeur anormale de l’urine
Troubles de l’appareil reproducteur et des seins : douleur mammaire, prurit vulvovaginal, trouble mammaire, hémorragie vaginale, gêne mammaire, sécheresse vulvovaginale, masse dans le sein, maladie fibrokystique du sein, nécrose du sein, sensibilité des seins, sensation de brûlure vulvovaginale
Troubles respiratoires, thoraciques et médiastinaux : toux, douleur
pharyngo-laryngienne, dyspnée, dysphonie, congestion nasale, épistaxis, rhinorrhée, embolie pulmonaire, asthme, dyspnée d’effort, dyspnée nocturne, congestion des sinus, éternuements, rhinite vasomotrice, œdème pulmonaire aigu, sécheresse nasale, pleurésie, toux productive, rhinite allergique
Troubles de la peau et des tissus sous-cutanés : prurit, éruption cutanée, alopécie, hyperhidrose, eczéma, dermatite allergique, érythème, peau sèche, éruption cutanée maculaire, éruption cutanée prurigineuse, onychomadèse, ecchymose, prurit généralisé, dermatite, acné rosacée, nodule sous-cutané, cloques, dermatite atopique, croissance pileuse anormale, éruption sudorale, hyperkératose, lichen plan, trouble unguéal, psoriasis, éruption cutanée généralisée, desquamation cutanée, peau chaude, urticaire, acné, sueurs nocturnes, trouble de la pigmentation, purpura, éruption cutanée maculopapuleuse, lésion cutanée, nodule cutané, plissement de la peau, enflure de la face, éruption cutanée vasculitique
Interventions chirurgicales et médicales : réparation d’une fistule
Troubles vasculaires : hypertension, bouffées de chaleur, calcification aortique, thrombose veineuse profonde, bouffées vasomotrices, hématome, varice, artériosclérose, sténose aortique, hypotension orthostatique, ischémie périphérique, vascularite, hypotension, thrombophlébite, crise hypertensive, thrombose veineuse
*Termes désignés par le chercheur comme étant liés aux médicaments de l’étude
Ostéoporose cortisonique*
Troubles sanguins et lymphatiques : leucopénie, purpura thrombocytopénique immunitaire, thrombocytopénie
Troubles cardiaques : insuffisance mitrale, insuffisance tricuspidienne, palpitations
Troubles endocriniens : hypothyroïdie
Troubles oculaires : baisse de l’acuité visuelle
Troubles gastro-intestinaux : gêne abdominale, trouble gastro-intestinal, flatulence
Troubles généraux et affections au point d’administration : douleur thoracique, maladie pseudogrippale, malaise
Troubles hépatobiliaires : trouble hépatique
Infections et infestations : érysipèle, onychomycose
Lésions, intoxications et complications liées à une intervention : contusion, lésion du ménisque, blessure articulaire, avulsion dentaire
Examens : hausse du taux d’alanine aminotransférase, gain pondéral, hausse du taux d’aspartate aminotransférase, hausse de la glycémie
Troubles du métabolisme et de la nutrition : dyslipidémie, diminution de l’appétit, déshydratation, hypokaliémie
Troubles musculosquelettiques et du tissu conjonctif : bursite, arthrite, faiblesse musculaire, kyste synovial, synovite, enflure d’une articulation, sténose du foramen vertébral
Troubles du système nerveux : accident ischémique transitoire, sciatique, syndrome du canal carpien, AVC, tremblements
Troubles rénaux et urinaires : incontinence urinaire
Troubles de l’appareil reproducteur et des seins : kyste ovarien, hyperplasie bénigne de la prostate
Troubles respiratoires, thoraciques et médiastinaux : maladie pulmonaire obstructive chronique, dyspnée à l’effort, congestion sinusale
Troubles de la peau et des tissus sous-cutanés : prurit généralisé, enflure de la face, acné, érythème, rosacée, trouble cutané
Interventions chirurgicales et médicales : arthroplastie du genou Troubles vasculaires : hématome, bouffées vasomotrices
* Signalé par < 1 % et ≥ 0,5 % (n = 2) des patients traités par le dénosumab.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Sans objet
8.5 Effets indésirables observés après la commercialisation Réactions d’hypersensibilité
Des réactions d’hypersensibilité – notamment une éruption cutanée, une urticaire, une enflure de la face, un érythème et des réactions anaphylactiques – ont été signalées chez des patients traités par le dénosumab.
Vascularite d’hypersensibilité
Des cas de vascularite d’hypersensibilité ont été signalés chez des patients recevant du dénosumab.
Syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques
Des cas de syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques (syndrome DRESS) ont été signalés chez des patients recevant du dénosumab.
Éruptions lichénoïdes d’origine médicamenteuse
Après la commercialisation du médicament, des éruptions lichénoïdes d’origine médicamenteuse (p. ex., réactions semblables au lichen plan) ont été observées.
Hypocalcémie grave
Lors des essais cliniques portant sur le dénosumab, les symptômes d’hypocalcémie comprenaient la paresthésie, la raideur musculaire, les soubresauts, les spasmes et les crampes musculaires. Après la commercialisation du médicament, une hypocalcémie grave symptomatique a été signalée chez des patients traités par le dénosumab et présentant un risque élevé d’hypocalcémie, en particulier chez des patients présentant une atteinte rénale grave, traités par dialyse ou recevant d’autres agents réduisant le taux de calcium. Dans certains cas, cela a entraîné une hospitalisation, des événements menaçant le pronostic vital ou la mort. La plupart des cas d’hypocalcémie surviennent au cours des premières semaines suivant le début du traitement. Les symptômes d’une hypocalcémie grave peuvent comprendre un allongement de l’intervalle QT, une tétanie, des convulsions et une altération de l’état mental. Les professionnels de la santé doivent suivre le guide de pratique clinique standard pour traiter les signes et symptômes associés à l’hypocalcémie grave. Pour de plus amples renseignements sur la surveillance de l’hypocalcémie, voir la section 7, Mises en garde et précautions, Système endocrinien et métabolisme, Hypocalcémie.
Douleur musculosquelettique
Des cas de douleur musculosquelettique, dont certains cas graves, ont été signalés chez des patients traités par le dénosumab.
Ostéonécrose de la mâchoire (ONM)
Des cas d’ostéonécrose de la mâchoire ont été signalés chez des patients recevant du dénosumab.
Alopécie
Après la commercialisation du médicament, des cas d’alopécie ont été observés.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Chez des femmes ménopausées atteintes d’ostéoporose, le dénosumab (60 mg par voie s.-c.) n’a pas eu d’effet sur la pharmacocinétique du midazolam, qui est métabolisé par l’enzyme 3A4 du cytochrome P450 (CYP3A4); cela indique que, chez cette population, le dénosumab ne devrait pas modifier la pharmacocinétique des médicaments qui sont métabolisés par cette enzyme (voir la section 10, Pharmacologie clinique, Pharmacocinétique).
Les paramètres pharmacocinétiques et pharmacodynamiques de dénosumab étaient semblables chez les femmes ménopausées atteintes d’ostéoporose qui étaient passées de l’alendronate au dénosumab et chez celles qui n’avaient jamais reçu d’alendronate.
9.3 Interactions médicament-comportement
L’interaction du dénosumab avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis ou consommation d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le dénosumab est un anticorps monoclonal IgG2 humain doté d’une affinité et d’une spécificité pour le ligand du RANK (RANKL) humain. Le RANKL existe sous la forme d’une protéine transmembranaire ou soluble. Il est essentiel à la formation, à la fonction et à la survie des ostéoclastes, le seul type cellulaire intervenant dans la résorption osseuse. Les ostéoclastes jouent un rôle important dans la raréfaction osseuse associée à l’ostéoporose et à la suppression hormonale. Le dénosumab est dirigé contre le RANKL et s’y fixe avec une affinité et une spécificité élevées, l’empêchant ainsi d’activer son unique récepteur, le RANK, à la surface des ostéoclastes et de leurs précurseurs, indépendamment de la surface osseuse. La prévention de l’interaction entre le RANK et son ligand inhibe la formation, la fonction et la survie des ostéoclastes, ce qui réduit la résorption osseuse et augmente la masse et la résistance de l’os cortical et de l’os trabéculaire, et ce, dans tout le squelette.
Pharmacologie animale
La pharmacocinétique d’une dose unique et de doses multiples de dénosumab après l’administration par voie intraveineuse ou sous-cutanée a été évaluée chez la souris, le rat et le macaque de Buffon. Les concentrations sériques de dénosumab ont été établies au moyen d’une technique immunoenzymatique (ELISA) en sandwich classique, dont la limite de quantification allait de 0,78 à 5 ng/mL. De plus, des études de la distribution tissulaire (par comptage en scintillation liquide) et des études par autoradiographie quantitative du corps entier ont été effectuées sur des macaques de Buffon après l’administration d’une dose unique par voie s.-c.
Chez la souris et le rat, des espèces où le dénosumab ne se fixe pas au RANKL, la pharmacocinétique d’une dose intraveineuse de dénosumab était linéaire pour un intervalle posologique d’environ 0,1 à 10 mg/kg; la clairance était faible et le volume de distribution à l’état d’équilibre (Véq) indiquait l’absence de distribution extravasculaire importante. Après l’administration d’une dose unique par voie s.-c. (1 mg/kg), les concentrations sériques maximales de dénosumab (Cmax) ont été atteintes en 72 heures chez les 2 espèces, et la biodisponibilité était de 86 % chez la souris et de 56 % chez le rat.
Une clairance environ 6 et 15 fois plus élevée a été observée chez des souris huRANKL et des souris knockout n’exprimant pas le récepteur néonatal de Fc (FcRn), respectivement, ce qui indique le rôle important du RANKL et du FcRn dans l’élimination du dénosumab.
Chez le macaque de Buffon, une espèce où le dénosumab se lie au RANKL, la pharmacocinétique d’une dose intraveineuse de dénosumab s’est révélée non linéaire sur l’intervalle posologique allant de 0,0016 à 1 mg/kg (la clairance étant environ 16 fois plus élevée à la dose la plus faible comparativement à la dose la plus élevée), mais elle était à peu près proportionnelle à la dose entre 1 et 3 mg/kg. À toutes les doses, le Véq indiquait l’absence de distribution extravasculaire importante. La pharmacocinétique d’une dose sous-cutanée de dénosumab était également non linéaire chez le singe pour l’intervalle posologique de 0,0016 à 1 mg/kg, mais elle était à peu près proportionnelle à la dose entre 1 et 3 mg/kg.
10.2 Pharmacodynamie
Dans les études cliniques, le traitement au moyen de 60 mg de dénosumab par voie s.-c. a entraîné une baisse rapide (dans les 6 heures) d’environ 70 % du marqueur sérique de résorption osseuse, le télopeptide C-terminal de type 1 (CTX), et des baisses d’environ 85 % dans les 3 jours. Les taux de CTX étaient en deçà de la limite de dosage (0,049 ng/mL) chez 39 à 68 % des sujets entre 1 et 3 mois après l’administration de dénosumab. Les baisses du CTX se sont maintenues durant l’intervalle de 6 mois entre 2 doses. À la fin de chaque intervalle de 6 mois, la diminution du CTX s’était partiellement atténuée, passant d’une réduction maximale ≥ 87 % à une réduction ≥ 45 % (min. et max. : 45 % et 80 %), parallèlement à la baisse des concentrations sériques de dénosumab, ce qui reflète la réversibilité des effets du dénosumab sur le remodelage osseux. Ces effets se sont maintenus avec la poursuite du traitement. En accord avec le couplage physiologique de la formation et de la résorption durant le remodelage osseux, des baisses des marqueurs de la formation des os ont été observées à partir de 1 mois après la première dose de dénosumab.
En général, les marqueurs du renouvellement osseux (marqueurs de la résorption et de la formation des os) sont revenus aux taux qui prévalaient avant le traitement dans les 9 mois suivant la dernière dose s.-c. de 60 mg. Après la reprise du traitement, le degré d’inhibition du CTX par le dénosumab était semblable au taux observé chez les patients commençant le traitement par le dénosumab.
Dans une étude clinique menée auprès de femmes ménopausées ayant une faible masse osseuse (N = 504) et qui avaient été traitées antérieurement par de l’alendronate pendant une période médiane de 3 ans, celles qui sont passées au dénosumab ont connu des baisses additionnelles du CTX sérique comparativement aux femmes qui ont continué de prendre l’alendronate. Dans cette étude, les changements de la calcémie ont été semblables dans les 2 groupes.
10.3 Pharmacocinétique
Dans des études de détermination de la dose, le dénosumab a affiché une pharmacocinétique non linéaire dépendante de la dose pour l’intervalle allant de 0,01 mg/kg à 3,0 mg/kg inclusivement. La clairance ou la clairance apparente (mL/h/kg) était plus élevée aux doses plus faibles et affichait une relation linéaire inverse avec la dose sur une courbe log-log. L’exposition (administration par voie s.-c.), d’après l’aire sous la courbe (ASC) de la concentration sérique de dénosumab en fonction du temps, a augmenté plus rapidement que d’une manière proportionnelle à la dose entre 0,01 et 1 mg/kg (700 fois pour une dose 100 fois plus élevée), mais environ de manière proportionnelle à la dose entre 1 et 3 mg/kg (3,9 fois pour une dose 3 fois plus élevée).
Figure 1. Courbes individuelles de la concentration sérique de dénosumab en fonction du temps après l’administration sous-cutanée d’une dose unique de dénosumab de 1,0 mg/kg
à des femmes ménopausées saines
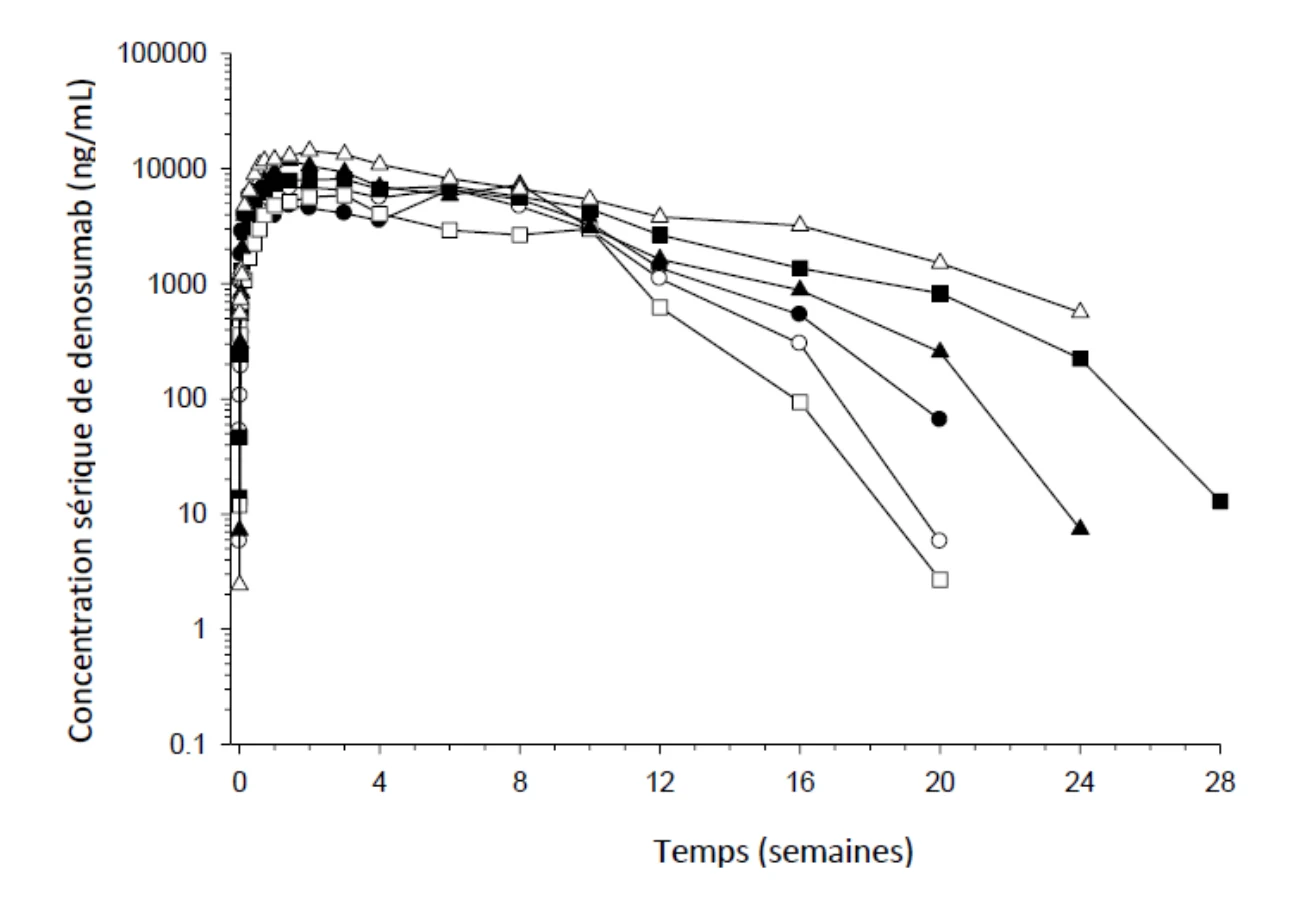
Tableau 7. Moyennes (É -T) des paramètres pharmacocinétiques du dénosumab après l’administration sous-cutanée d’une dose unique de 1,0 mg/kg à des femmes ménopausées saines (N = 6)
| Cmax | ASC0-inf | CL/F | DMS | t1/2 | t1/2,z | |
| Tmax (jours) | ||||||
| (µg/mL) | (µg × jour/mL) | (mL/h) | (jours) | (jours) | (jours) | |
| 17,5 (7 - 42) | 8,99 538 6,61 44,2 30,2 8,00 (3,34) (224) (2,93) (6,96) (7,04) (0,975) | |||||
É -T = écart type; Cmax = concentration maximale observée; Tmax = temps nécessaire à l’atteinte de la Cmax (les valeurs minimale et maximale sont indiquées plutôt que l’É-T); ASC0-inf = aire sous la courbe de la concentration sérique en fonction du temps du moment précédant l’administration jusqu’à l’infini; CL/F = clairance apparente; DMS = durée moyenne de séjour; t1/2 = demi-vie après la Cmax; t1/2,z = demi-vie de la phase terminale
Tableau 8. Moyennes (É -T) des paramètres pharmacocinétiques du dénosumab après l’administration sous-cutanée de 60 mg tous les 6 mois à des femmes ménopausées présentant une faible DMO (n = 32-46)*
| Dose | Tmax (jours) | Cmax (μg/mL) | ASC0-tau (μg x jour/mL) | CL/F (mL/h) | DMS (jours) | t1/2 (jours) | Cmin (μg/mL) |
1re 26 (2,9 - 32) 7,93 (2,95) 503 (239) 6,71 (5,00) 44,2 (9,48) 25,4 (8,47) 0,137 (0,334) 2e 29 (1,9 - 42) 6,94 (3,18) 448 (239) 7,50 (5,04) 45.0 (9,99) 27,1 (8,99) 0,132 (0,334) | |||||||
É -T = écart type; DMO = densité minérale osseuse; Cmax = concentration maximale observée; Tmax = temps nécessaire à l’atteinte de la Cmax (les valeurs minimales et maximales sont indiquées plutôt que l’É-T);
ASC0-tau = aire sous la courbe de la concentration sérique de dénosumab en fonction du temps pour l’intervalle posologique; CL/F = clairance apparente; DMS = durée moyenne de séjour; t1/2 = demi-vie après la Cmax; Cmin = concentration sérique minimale de dénosumab
*1re dose : n = 46 pour le Tmax, la Cmax, l’ASC0-tau, la CL/F et la DMS; n = 32 pour la t1/2; n = 38 pour la Cmin *2e dose : n = 44 pour le Tmax, la Cmax, l’ASC0-tau, la CL/F et la DMS; n = 33 pour la t1/2; n = 39 pour la Cmin
Les paramètres pharmacocinétiques du dénosumab n’ont pas été modifiés par la formation d’anticorps capables de se lier au médicament.
À la dose administrée, les paramètres pharmacocinétiques du dénosumab n’ont pas semblé être modifiés par le sexe, l’âge (de 28 à 87 ans), la race ou les états pathologiques.
Dans une étude portant sur 17 femmes ménopausées atteintes d’ostéoporose, du midazolam (2 mg par voie orale) a été administré 2 semaines après une dose unique de dénosumab (60 mg par voie s.-c.), ce qui se rapproche de l’intervalle médian de 10 jours (min. et max. : 3 et 21 jours) qui précède l’atteinte de la concentration maximale de dénosumab (Tmax). Le dénosumab n’a pas eu d’effet sur la pharmacocinétique du midazolam, qui est métabolisé par l’enzyme 3A4 du cytochrome P450 (CYP3A4). Cela indique que le dénosumab ne devrait pas modifier la pharmacocinétique des médicaments métabolisés par la CYP3A4 chez les femmes ménopausées atteintes d’ostéoporose.
É tude de pharmacocinétique sur la concentration de dénosumab dans le sperme
Les concentrations du dénosumab dans le sérum et le sperme ont été mesurées chez 12 volontaires en santé (hommes de 43 à 65 ans). Après l’administration sous-cutanée d’une dose unique de 60 mg de dénosumab, les valeurs de la Cmax (moyenne [± É -T]) dans les échantillons de sérum et de sperme s’élevaient à 6170 (± 2070) et à 100 (± 81,9) ng/mL respectivement, soit des concentrations maximales de dénosumab dans le sperme équivalant à 0 à 5 % environ de ses concentrations sériques. Les valeurs médianes (min. et max.) de Tmax dans le sérum et le sperme ont été estimées à 8,0 (7,9 et 21) et à 21 (8,0 et 49) jours, respectivement. Lors du dernier dosage (15 semaines environ après la prise), 5 sujets sur 12 affichaient des concentrations quantifiables de dénosumab dans le sperme; la moyenne (± É -T) était de 21,1 (± 36,5) ng/mL pour l’ensemble des sujets.
Populations et états pathologiques particuliers
- Enfants et adolescents
OBODENCE n’est pas indiqué chez les enfants.
- Personnes âgées
L’âge n’a pas influé sur la pharmacocinétique du dénosumab.
- Origine ethnique
La race n’a pas influé sur la pharmacocinétique du dénosumab chez les femmes ménopausées.
- Insuffisance hépatique
Aucune étude clinique n’a été réalisée pour évaluer l’effet de l’insuffisance hépatique sur la pharmacocinétique du dénosumab.
- Insuffisance rénale
Dans une étude portant sur 55 patients présentant divers degrés de fonction rénale, dont des sujets sous dialyse, le degré d’insuffisance rénale n’a pas eu d’effet sur la pharmacocinétique du dénosumab; par conséquent, aucun ajustement posologique n’est nécessaire en présence d’insuffisance rénale.
10.4 Immunogénicité
Toutes les protéines thérapeutiques sont potentiellement immunogènes.
La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité de l’analyse. De plus, l’incidence observée de positivité des anticorps (notamment les anticorps neutralisants) dans un essai peut être influencée par plusieurs facteurs, notamment la méthode d’essai, la manipulation de l’échantillon, le moment du prélèvement de l’échantillon, les médicaments concomitants et la maladie sous-jacente. Pour ces raisons, la comparaison de l’incidence des anticorps dans les études décrites ci-dessous avec l’incidence des anticorps dans d’autres études ou à d’autres produits peut être trompeuse.
Plus de 13 000 patients ont été soumis au dépistage d’anticorps liants au moyen d’une technique sensible d’immunodosage de type pont avec détection par électrochimiluminescence. Moins de 1 % (55 sur 8 113) des patients traités par le dénosumab pendant une période allant jusqu’à 5 ans ont obtenu des résultats positifs à ce test de détection d’anticorps (y compris d’anticorps préexistants, transitoires et en développement). Les patients ayant obtenu des résultats positifs ont fait l’objet d’un examen plus poussé visant à rechercher la présence d’anticorps neutralisants par dosage biologique in vitro sur des cellules au moyen d’une technique de chimiluminescence; aucun des patients n’a eu de résultat positif à ce test. Aucune indication que la production d’anticorps liants était associée à une altération des paramètres pharmacocinétiques, de la toxicité ou de la réponse clinique n’a été observée.
11 Conservation, stabilité et mise au rebut
Conserver OBODENCE au réfrigérateur entre 2 °C et 8 °C dans son emballage original. Ne pas congeler.
Une fois retiré du réfrigérateur, OBODENCE doit être entreposé à température ambiante contrôlée (jusqu’à 25 °C) dans son emballage original et être utilisé dans les 60 jours. Si OBODENCE n’est pas utilisé pendant cette période maximale de 60 jours, il peut être remis au réfrigérateur pendant 28 jours pour une utilisation future.
Conserver OBODENCE à l’abri de la lumière et ne pas l’exposer à des températures supérieures à 25 °C.
Éviter d’agiter vigoureusement OBODENCE. Ne pas utiliser OBODENCE après la date de péremption imprimée sur l’étiquette.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : dénosumab
Structure : Le dénosumab est un hétérotétramère d’un anticorps monoclonal IgG2 entièrement humain constitué de deux chaînes lourdes de la sous-classe gamma 2 (447 acides aminés par chaîne) et de 2 chaînes légères de la sous-classe kappa (215 acides aminés par chaîne).
Propriétés physicochimiques : OBODENCE (dénosumab) est une solution limpide, incolore à jaunâtre. La solution peut contenir des traces de particules protéiques translucides à blanches.
Norme pharmaceutique : Norme interne
Caractéristiques du produit :
Le dénosumab est produit dans des cellules de mammifère (cellules d’ovaire de hamster chinois, ou CHO) génétiquement modifiées.
14 É tudes cliniques
14.1 É tudes cliniques par indication
Traitement de l’ostéoporose chez les femmes ménopausées
Chez les femmes ménopausées atteintes d’ostéoporose, l’innocuité et l’efficacité du dénosumab ont été évaluées dans une étude contrôlée à double insu avec répartition aléatoire.
Tableau 9. É tude 1 (FREEDOM)
| Posologie, voie | Â ge moyen | |||
| No de l’essai | Plan de l’essai | d’administration et | Nombre de sujets (n) | (tranche) |
| durée | (ans) | |||
| É tude 1 (FREEDOM) | É tude de phase III, à répartition aléatoire, à double insu, contrôlée par placebo | Dénosumab à 60 mg ou placebo en injection s.-c. tous les 6 mois pendant 3 ans | 7808 patientes atteintes d’ostéoporose (dénosumab : 3902, placebo : 3906) | 72 (60 et 91) |
L’efficacité et l’innocuité du dénosumab administré 1 fois tous les 6 mois pendant 3 ans ont été étudiées chez des femmes ménopausées (7808 femmes âgées de 60 à 91 ans, dont 23,6 % présentaient une fracture vertébrale au début de l’étude) qui avaient un score T de densité minérale osseuse (DMO) de la colonne lombaire ou de la hanche totale se situant entre −2,5 et −4,0 au départ ainsi qu’un risque de fracture absolu moyen sur 10 ans de 18,60 % (déciles : 7,9-32,4 %) pour les fractures ostéoporotiques majeures et de 7,22 % (déciles : 1,4-14,9 %) pour les fractures de la hanche. Les femmes atteintes d’autres maladies ou suivant un traitement pouvant affecter les os (p. ex., polyarthrite rhumatoïde, ostéogenèse imparfaite et maladie de Paget) ont été exclues de cette étude. Les femmes ont été réparties au hasard, puis elles ont reçu une injection s.-c. de placebo (n = 3906) ou de dénosumab à 60 mg (n = 3902) tous les 6 mois. Elles ont reçu des suppléments de calcium (au moins 1000 mg) et de vitamine D (au moins 400 UI) chaque jour. Le paramètre d’évaluation principal était la fréquence des nouvelles fractures vertébrales sur 3 ans. Les paramètres d’efficacité secondaires comprenaient la fréquence des fractures non vertébrales et des fractures de la hanche, évaluée sur 3 ans. L’étude avait la puissance statistique nécessaire pour détecter une réduction de 45 % de la fréquence des nouvelles fractures vertébrales, une baisse de 40 % du risque de fractures non vertébrales et une diminution de 40 % du risque de fractures de la hanche.
Effets sur la fréquence des fractures
Nouvelles fractures vertébrales
Le dénosumab, en association avec du calcium et de la vitamine D comparativement au calcium et à la vitamine D seuls, a significativement réduit la fréquence des nouvelles fractures vertébrales sur 36 mois, la fréquence étant passée de 7,2 % dans le groupe placebo à 2,3 % dans le groupe dénosumab (p < 0,0001). La réduction absolue du risque de fractures vertébrales était de 4,8 % tandis que la réduction relative était de 68 % (Tableau 10). Le nombre de patients à traiter pendant 3 ans pour prévenir une nouvelle fracture vertébrale était de 20,7 (IC à 95 % : de 17,3 à 25,8).
Tableau 10. Effet du dénosumab sur la fréquence des fractures vertébrales sur 3 ans
| Proportion de femmes subissant une | ||||
| fracture (%) | ||||
| Réduction absolue | Réduction relative | |||
| du risque (%) | du risque (%) | |||
| Placebo | Dénosumab | (IC à 95 %) | (IC à 95 %) | |
| N = 3691 (%) | N = 3702 (%) | |||
| 0 - 1 an | 2,2 | 0,9 | 1,4 (0,8 - 1,9) | 61 (42 - 74)* |
| 0 - 2 ans | 5,0 | 1,4 | 3,5 (2,7 - 4,3) | 71 (61 - 79)* |
| 0 - 3 ans | 7,2 | 2,3 | 4,8 (3,9 - 5,8) | 68 (59 - 74)* |
*p < 0,0001
N = nombre de femmes dans l’ensemble d’analyse principale de l’efficacité
Dans l’étude de prolongation ouverte à long terme de l’étude 1, chez 2 343 femmes qui avaient reçu du dénosumab dans l’étude 1 et qui ont poursuivi le traitement (années 4 à 10 du traitement par le dénosumab), 1 343 (57,3 %) ont atteint la fin de la dixième année. La fréquence des nouvelles fractures vertébrales associée au dénosumab est demeurée faible dans les années 4 à 10 (149 [7,0 %] femmes ont présenté au moins 1 nouvelle fracture vertébrale, et 43 [2,4 %] présentaient une fracture vertébrale clinique à la septième année de l’étude de prolongation). Les augmentations annuelles de la fréquence des nouvelles fractures vertébrales sont demeurées faibles (voir le Tableau 11).
Parmi les 2 207 femmes qui ont reçu le placebo dans l’étude 1 et qui sont passées au dénosumab, 1 283 (58,1 %) ont atteint la fin de la dixième année; en outre, la fréquence des nouvelles fractures vertébrales était faible (145 [7,3 %] femmes ont eu au moins 1 nouvelle fracture vertébrale, et 33 [1,9 %] présentaient une fracture vertébrale clinique à la septième année de l’étude de prolongation). Les augmentations annuelles de la fréquence des nouvelles fractures vertébrales sont demeurées faibles (voir le Tableau 11).
Tableau 11. Effet du dénosumab sur la fréquence annuelle des nouvelles fractures vertébrales pendant l’étude de prolongation
| Dénosumab – Groupe de traitement à long | Dénosumab – Groupe de traitement avec | ||
| terme1 | permutation2 | ||
| Exposition au | Proportion de femmes ayant | Exposition au | Proportion de femmes ayant une |
| dénosumab | dénosumab | ||
| une nouvelle fracture | nouvelle fracture vertébrale (%)3 | ||
| vertébrale (%)3 | |||
| Année 4 | 1,54 (N = 2 116) | Année 1 | 0,94 (N = 1 991) |
| Année 5 | Année 2 | ||
| Année 6 | 1,2 (N = 1 809) | Année 3 | 1,5 (N = 1 695) |
| Année 7 | 1,44 (N = 1 585) | Année 4 | 1,94 (N = 1 508) |
| Année 8 | Année 5 | ||
| Année 9 | 1,34 (N = 1 323) | Année 6 | 1,64 (N = 1 267) |
| Année 10 | Année 7 | ||
1 Dénosumab – Groupe de traitement à long terme : femmes ayant reçu du dénosumab pendant l’étude 1 qui ont poursuivi le traitement pendant l’étude de prolongation.
2 Dénosumab – Groupe de traitement avec permutation : femmes ayant reçu le placebo pendant l’étude 1 qui sont passées au dénosumab pendant l’étude de prolongation.
3 Selon la fréquence brute
4 Fréquence annuelle annualisée
Fractures de la hanche
La fréquence des fractures de la hanche a été de 1,2 % chez les femmes recevant le placebo comparativement à 0,7 % chez les femmes traitées par le dénosumab. La réduction absolue du risque de fracture de la hanche observée après 3 ans a été de 0,3 % (IC à 95 % chevauchant zéro [de −0,1 % à 0,7 %]), et la réduction relative du risque a été de 40 % (IC à 95 % : de 0,37 à 0,97; p = 0,0362).
Chez les femmes qui ont reçu du dénosumab durant 3 ans dans le cadre de l’étude 1 et qui ont poursuivi le traitement au cours de l’étude de prolongation ouverte à long terme, la fréquence des fractures de la hanche est demeurée faible durant les années 4 à 10 (22 [1,2 %] femmes ont subi au moins 1 fracture de la hanche). Les augmentations annuelles de la fréquence des fractures de la hanche sont demeurées faibles (respectivement 0,3 %, < 0,1 %, 0,2 %, 0,1 %, 0,2 %, < 0,1 % et 0,4 % durant les années 4, 5, 6, 7, 8, 9 et 10 d’exposition au dénosumab).
Chez les femmes qui sont passées au dénosumab après avoir reçu un placebo dans le cadre de l’étude 1, la fréquence des fractures de la hanche à la septième année de l’étude de prolongation était faible (26 [1,4 %] femmes avaient subi au moins 1 fracture de la hanche). Les augmentations annuelles de la fréquence des fractures de la hanche sont demeurées faibles (respectivement 0,6 %, 0,1 %, 0,2 %, < 0,1 %, 0,1 %, 0,1 % et 0,2 % durant les années 1, 2, 3, 4, 5, 6 et 7 d’exposition au dénosumab).
Fractures non vertébrales
La fréquence des fractures non vertébrales a été de 8,0 % chez les femmes recevant le placebo comparativement à 6,5 % chez les femmes traitées par le dénosumab. La réduction absolue du risque de fracture non vertébrale observée sur une période de 3 ans a été de 1,5 % (0,3, 2,7) et la réduction relative du risque a été de 20 % (IC à 95 % : de 5 à 33 %; p = 0,0106). Les fréquences de fractures non vertébrales en d’autres endroits étaient les suivantes (placebo contre dénosumab, respectivement) : fémur distal (3 [< 0,1 %] c. 0 [0 %]), avant-bras (120 [3,1 %] c. 103 [2,6 %]), poignet (107 [2,7 %] c. 90 [2,3 %]), humérus (45 [1,2 %] c. 38 [1,0 %]), humérus proximal (41 [1,0 %] c. 30 [0,8 %], clavicule/côte (25 [0,6 %] c. 34 [0,9 %]), tibia proximal (5 [0,1 %] c. 3 [< 0,1 %]) et bassin (13 [0,3 %] c. 10 [0,3 %]).
Chez les femmes qui ont reçu du dénosumab pendant 3 ans au cours de l’étude 1 et qui ont poursuivi le traitement durant la période de prolongation ouverte à long terme, la fréquence des fractures non vertébrales est demeurée faible dans les années 4 à 10 (172 [9,3 %] femmes ont subi au moins 1 fracture non vertébrale). Les augmentations annuelles de la fréquence des fractures non vertébrales sont demeurées faibles (respectivement 1,5 %, 1,2 %, 1,8 %, 1,6 %, 0,8 %, 1,1 % et 1,9 % après 4, 5, 6, 7, 8, 9 et 10 années d’exposition au dénosumab). Les fractures non vertébrales survenues pendant la prolongation ouverte à long terme de l’étude 1 étaient le plus souvent des fractures du poignet (n = 70), d’une côte ou de la clavicule (n = 23), de la hanche (n = 22) et de la cheville (n = 17) (n = nombre de femmes concernées).
Chez les femmes qui sont passées au dénosumab après avoir reçu un placebo dans l’étude 1, 219 (12,3 %) avaient subi au moins 1 fracture non vertébrale à la septième année de l’étude de prolongation. Les augmentations annuelles de la fréquence des fractures non vertébrales sont demeurées faibles (respectivement 2,5 %, 2,0 %, 2,6 %, 1,2 %, 1,8 %, 1,5 % et 1,7 % après 1, 2, 3, 4, 5, 6 et 7 années d’exposition au dénosumab). Les fractures non vertébrales survenues pendant les 7 premières années de la prolongation étaient le plus souvent des fractures du poignet (n = 91), de la hanche (n = 26), de la cheville (n = 24), de l’humérus (n = 23) et d’une côte ou de la clavicule (n = 20).
Effet sur la densité minérale osseuse (DMO)
Le traitement par le dénosumab a significativement augmenté la DMO à tous les endroits évalués après 1, 2 et 3 ans. Sur une période de 3 ans, le dénosumab a produit les augmentations suivantes de la DMO : colonne lombaire, 8,8 %; hanche totale, 6,4 %; col du fémur, 5,2 %; trochanter de la hanche, 8,3 %; (p < 0,0001 dans tous les cas).
Durant la période de prolongation ouverte à long terme de l’étude 1, chez les femmes qui avaient été traitées par le dénosumab dans l’étude 1 et qui ont poursuivi le traitement (années 4 à 10 du traitement par le dénosumab), la DMO a continué d’augmenter dans les années 4 à 10 par rapport aux valeurs de départ de la prolongation aux endroits suivants : colonne lombaire (10,8 %; n = 1264), hanche totale (3,4 %; n = 1232), col du fémur (3,8 %; n = 1232) et trochanter (5,1 %; n = 1232). Le pourcentage d’augmentation de la DMO par rapport aux valeurs initiales de l’étude 1 (c.-à-d. après 10 ans de traitement) dans le groupe de traitement à long terme était de 21,7 % pour la colonne lombaire, de 9,2 % pour la hanche totale, de 9,0 % pour le col du fémur et de 13,0 % pour le trochanter (n total = 1 251). Les variations annualisées de la DMO pendant la période de prolongation ouverte à long terme de l’étude 1 sont présentées au Tableau 12.
Chez les femmes qui sont passées au dénosumab après avoir reçu un placebo dans l’étude 1, les gains réalisés au chapitre de la DMO depuis le début de la prolongation étaient de 16,5 % (colonne lombaire, n = 1223), de 7,4 % (hanche totale, n = 1200), de 7,1 % (col du fémur, n = 1200) et de 10,3 % (trochanter, n = 1200) après 7 ans de traitement par le dénosumab. Les variations annualisées de la DMO pendant la période de prolongation ouverte avec permutation de l’étude 1 sont présentées au Tableau 12.
Tableau 12. Pourcentages annuels de variation de la densité minérale osseuse par site lors de l’étude de prolongation
| Dénosumab – Groupe de traitement à long terme | Dénosumab – Groupe avec permutation | ||||||||
| Exposition | Colonne | Hanche | Col | Exposition | Colonne | Hanche | Col | ||
| au | lombaire | totale | fémoral | Trochanter | au | lombaire | totale | fémoral | Trochanter |
| dénosumab | dénosumab | ||||||||
| % (n) | % (n) | % (n) | % (n) | % (n) | % (n) | % (n) | % (n) | ||
| Année 4 | 1,8 (2087) | 0,8 (2065) | 0,9 (2065) | 1,1 (2065) | Année 1 | 5,4 (1980) | 3,1 (1941) | 2,3 (1941) | 4,1 (1941) |
| Année 5 | 1,7 (2017) | 0,6 (1998) | 0,4 (1998) | 0,9 (1998) | Année 2 | 2,5 (1898) | 1,1 (1870) | 1,1 (1870) | 1,4 (1870) |
| Année 6 | 1,5 (1572) | 0,5 (1549) | 0,5 (1549) | 0,8 (1549) | Année 3 | 1,7 (1468) | 0,8 (1439) | 0,8 (1439) | 1,2 (1439) |
| Année 7 | 1,6a (1361) | 0,4a (1330) | 0,6a (1330) | 0,6a (1330) | Année 4 | 1,8a (1281) | 0,7a (1252) | 0,8a (1252) | 0,9a (1252) |
| Année 8 | Année 5 | ||||||||
| Année 9 | 1,6a (1245) | 0,4a (1206) | 0,5a (1206) | 0,7a (1206) | Année 6 | 1,8a (1206) | 0,6a (1174) | 0,7a (1174) | 0,9a (1174) |
| Année 10 | Année 7 | ||||||||
a Variation annuelle annualisée
n = nombre de sujets pour lesquels des résultats ont été constatés aux deux points de mesure d’intérêt
Histologie et histomorphométrie osseuses
Au total, 115 prélèvements de biopsie osseuse de la crête iliaque ont été obtenus de 92 femmes ménopausées atteintes d’ostéoporose après 24 et/ou 36 mois (53 échantillons dans le groupe dénosumab et 62, dans le groupe placebo). Des prélèvements biopsiques obtenus, 115 (100 %) étaient adéquats pour l’histologie qualitative et 7 (6 %) échantillons du groupe traité par le dénosumab se prêtaient à une évaluation histomorphométrique quantitative complète.
Les évaluations histologiques qualitatives ont révélé une architecture et une qualité normales et n’ont mis en évidence aucun signe d’anomalies de la minéralisation, d’os fibreux ou de fibrose médullaire chez les patientes traitées par le dénosumab.
Cinquante-neuf femmes ont pris part à la sous-étude sur la biopsie osseuse au 24e mois (N = 41) et/ou au 84e mois (N = 22) de l’étude de prolongation, ce qui représentait jusqu’à 5 et 10 ans de traitement par le dénosumab, respectivement. Les résultats de la biopsie osseuse ont révélé une architecture et une qualité normales, sans aucun signe d’anomalies de la minéralisation, d’os fibreux ou de fibrose médullaire, et ont mis en évidence la diminution prévue du renouvellement osseux.
La présence d’un double marquage à la tétracycline dans un prélèvement biopsique indique un remodelage osseux actif, tandis que l’absence de marquage à la tétracycline peut indiquer une inhibition de la formation osseuse. Parmi les sujets traités par le dénosumab, 35 % ne présentaient pas de marquage lors de la biopsie du 24e mois et 38 % n’en présentaient pas lors de la biopsie du 36e mois, alors que 100 % des patientes ayant reçu le placebo présentaient un double marquage en ces 2 occasions. Comparativement au placebo, le traitement par le dénosumab a donné lieu à une fréquence d’activation pratiquement nulle et à des taux de formation osseuse considérablement réduits. Toutefois, les conséquences à long terme de ce degré d’inhibition du remodelage osseux sont inconnues.
Traitement visant à accroître la masse osseuse chez les hommes atteints d’ostéoporose qui sont à risque élevé de fractures
L’efficacité et l’innocuité du dénosumab ont été évaluées chez des hommes atteints d’ostéoporose dans une étude contrôlée par placebo, à répartition aléatoire et à double insu.
Tableau 13. É tude 5 (ADAMO)
| No de | Plan de l’essai | Posologie, voie | Nombre de | Â ge moyen |
| l’essai | d’administration et durée | sujets (n) | (tranche) (ans) | |
| É tude 5 (ADAMO) | É tude de phase III, à répartition aléatoire, à double insu, contrôlée par placebo | Dénosumab à 60 mg ou placebo par injection s.-c. tous les 6 mois (2 doses) | 242 hommes atteints d’ostéoporose (dénosumab : 121, placebo : 121) | 65 (31 et 84) |
L’efficacité et l’innocuité du dénosumab dans l’augmentation de la masse osseuse chez des hommes atteints d’ostéoporose ont été démontrées dans une étude internationale de 1 an, contrôlée par placebo, à double insu et à répartition aléatoire. Les sujets avaient une faible masse osseuse et une DMO initiale indiquant un score T de –2,0 à –3,5 à la colonne lombaire ou au col fémoral. Les hommes dont le score T de DMO était entre –1,0 et –3,5 à la colonne lombaire ou au col fémoral et ayant des antécédents de fracture de fragilisation ont également été admis à l’étude. Étaient exclus les hommes atteints d’autres maladies (p. ex., polyarthrite rhumatoïde, ostéogenèse imparfaite et maladie de Paget) ou recevant un traitement pouvant avoir un effet sur les os.
Les 242 hommes de 31 à 84 ans admis à l’étude ont reçu, après la répartition aléatoire, une injection sous-cutanée de dénosumab à 60 mg (n = 121) ou d’un placebo (n = 121) 1 fois tous les 6 mois. Les patients ont également reçu un supplément d’au moins 1000 mg de calcium et d’au moins 800 UI de vitamine D par jour.
Les taux de fractures antérieures dans les groupes dénosumab ou placebo, respectivement, se répartissaient ainsi : 91 événements chez 47 patients (38,8 %) contre 76 chez 48 patients (39,7 %) dans le cas des fractures autodéclarées subies depuis l’âge de 30 ans; 18 chez 16 patients (13,2 %) contre 21 chez 20 patients (16,5 %) pour les fractures ostéoporotiques majeures autodéclarées; 43 chez 30 patients (24,8 %) contre 31 chez 25 patients (20,7 %) pour les fractures vertébrales existantes confirmées.
Le paramètre d’efficacité principal était le pourcentage de variation de la DMO de la colonne lombaire 1 an après le début de l’étude. Les paramètres d’efficacité secondaires comprenaient le pourcentage de variation de la DMO à la hanche totale et au col fémoral 1 an après le début de l’étude.
Effet sur la densité minérale osseuse (DMO)
Le traitement par le dénosumab a entraîné une augmentation statistiquement significative de la DMO après 1 an. Les différences entre les traitements sur le plan de la DMO s’établissaient comme suit après 1 an : 4,8 % (+5,7 % sous dénosumab, +0,9 % sous placebo, p < 0,0001 [IC à 95 % : de 4,0 % à 5,6 %]) pour la colonne lombaire; 2,0 % (+2,4 % sous dénosumab, +0,3 % sous placebo) pour la hanche totale et 2,2 % (+2,1 % sous dénosumab, 0,0 % sous placebo) pour le col fémoral.
Les effets sur la DMO à la colonne lombaire ont été systématiquement observés sans égard aux caractéristiques initiales des patients (âge, race, poids ou indice de masse corporelle [IMC], DMO, concentrations de testostérone et taux de renouvellement osseux). Le lien entre l’augmentation de la densité osseuse et la réduction des fractures chez les hommes atteints d’ostéoporose n’a pas été établi.
Histologie et histomorphométrie osseuses
Une étude secondaire sur la biopsie osseuse de la crête transiliaque a été réalisée pour 29 des 242 patients de l’étude 5 dans certains centres (17 échantillons dans le groupe dénosumab, 12 dans le groupe placebo), après 12 mois de traitement. Six des échantillons prélevés dans le groupe dénosumab se prêtaient à une évaluation d’histomorphométrie quantitative complète. Les évaluations histologiques qualitatives ont révélé une qualité et une architecture osseuses normales. Aucun signe d’anomalies de minéralisation, d’os fibreux ou de fibrose médullaire n’a été mis en évidence chez les patients traités par le dénosumab.
Tous les sujets devant subir une biopsie ont été soumis à un double marquage à la tétracycline et à la déméclocycline avant l’intervention. La présence d’un double marquage à la tétracycline dans un échantillon biopsique indique un remodelage osseux actif, tandis que l’absence de marquage à la tétracycline peut indiquer une inhibition de la formation osseuse. Chez les patients traités par le dénosumab, 6 % (n = 1) ne présentaient aucun marquage à la biopsie du 12e mois, tandis que 100 % des patients ayant reçu un placebo (n = 12) présentaient un double marquage. Comparativement au placebo, le traitement par le dénosumab a été associé à des taux nettement réduits de formation osseuse. Toutefois, les conséquences à long terme de ce degré d’inhibition du remodelage osseux sont inconnues.
Traitement visant à accroître la masse osseuse chez les hommes atteints d’un cancer de la prostate non métastatique qui reçoivent un traitement antiandrogénique et qui sont à risque élevé de fractures
Tableau 14. É tude 6
| No de l’essai | Plan de l’essai | Posologie, voie | Nombre de sujets (n) | Â ge moyen |
| d’administration et | (tranche) (ans) | |||
| durée | ||||
| É tude 6 | É tude de phase III, à répartition aléatoire, à double insu, contrôlée par placebo | Dénosumab à 60 mg ou placebo par injection s.-c. tous les 6 mois durant 3 ans | 1 468 patients atteints d’un cancer de la prostate non métastatique (dénosumab : 734, Placebo : 734) | 75 (48 et 97) |
L’efficacité et l’innocuité du dénosumab dans le traitement de la perte osseuse chez les hommes atteints d’un cancer de la prostate non métastatique qui reçoivent un traitement antiandrogénique ont été démontrées au cours d’une étude internationale d’une durée de 3 ans, à répartition aléatoire (1:1), à double insu et contrôlée par placebo.
Les hommes âgés de moins de 70 ans avaient soit un score T de DMO de −1,0 à −4,0 à la colonne lombaire, à la hanche totale ou au col fémoral, soit des antécédents de fracture ostéoporotique. Le score T initial moyen pour la DMO à la colonne lombaire était de −0,4, et 22 % des hommes avaient une fracture vertébrale au début de l’étude. Les 1468 hommes admis à l’étude étaient âgés de 48 à 97 ans (âge moyen de 75 ans). Après la répartition aléatoire, ils ont reçu des injections sous-cutanées soit de placebo (n = 734) ou de dénosumab à 60 mg (n = 734) 1 fois tous les 6 mois pour un total de 6 doses. La répartition aléatoire comprenait une stratification selon l’âge (< 70 ans contre ≥ 70 ans) et la durée du traitement antiandrogénique au moment de l’admission à l’étude (≤ 6 mois contre > 6 mois). Tous les hommes, peu importe leur âge, avaient un cancer de la prostate confirmé par un examen histologique. Au moment de l’admission à l’étude, 79 % des patients recevaient le traitement antiandrogénique depuis plus de 6 mois. Tous avaient reçu la directive de prendre un supplément quotidien d’au moins 1000 mg de calcium et 400 UI de vitamine D.
Effet sur la densité minérale osseuse (DMO)
Le paramètre d’efficacité principal était le pourcentage de variation de la DMO de la colonne lombaire 24 mois après le début de l’étude. La DMO de la colonne lombaire après 2 ans de traitement était plus élevée chez les patients traités par le dénosumab que chez ceux ayant reçu le placebo (−1,0 % sous placebo, +5,6 % sous dénosumab; la différence entre les traitements était de 6,7 % [IC à 95 % : de 6,2 à 7,1]; p < 0,0001).
Environ 62 % des patients ont été suivis durant 3 ans, et les différences de la DMO après 3 ans s’établissaient comme suit : 7,9 % (−1,2 % sous placebo, +6,8 % sous dénosumab) à la colonne lombaire, 5,7 % (−2,6 % sous placebo, +3,2 % sous dénosumab) à la hanche totale et 4,9 % (−1,8 % sous placebo, +3,0 % sous dénosumab) au col fémoral (p < 0,0001). Les effets sur la DMO de la colonne lombaire ont été constants chez des sous-groupes pertinents définis en fonction des valeurs initiales suivantes : âge, race, région géographique, poids ou IMC, DMO, degré de renouvellement osseux, durée du traitement antiandrogénique et antécédents de fracture vertébrale au début de l’étude.
Effets sur les fractures vertébrales
L’incidence des nouvelles fractures vertébrales jusqu’au 36e mois, confirmées par une évaluation radiologique réalisée par 2 radiologues indépendants, constituait une autre variable secondaire clé de l’efficacité. L’incidence des nouvelles fractures vertébrales jusqu’au 12e mois et jusqu’au 24e mois a été évaluée à titre de critère exploratoire. L’incidence des nouvelles fractures vertébrales après 3 ans, ajustée en fonction des années-sujets, a été de 0,6 et de 1,6 par 100 années-sujets dans les groupes dénosumab et placebo, respectivement. Le dénosumab a significativement réduit l’incidence des nouvelles fractures vertébrales après 3 ans (valeur ajustée de p = 0,0125). La réduction relative du risque fondée sur l’incidence cumulative des nouvelles fractures après 3 ans était de 62 % (valeur ajustée de l’IC à 95 % : de 13 à 83) (réduction absolue du risque de 2,4 %; valeur ajustée de l’IC à 95 % : de 0,4 à 4,4). La réduction relative du risque de nouvelles fractures vertébrales était de 85 % après 1 an (réduction absolue du risque de 1,6 %) et de 69 % après 2 ans (réduction absolue du risque de 2,2 %).
Traitement visant à accroître la masse osseuse chez les femmes qui reçoivent un inhibiteur de l’aromatase comme traitement adjuvant contre le cancer du sein non métastatique, qui ont une faible masse osseuse et qui sont à risque élevé de fractures
Tableau 15. É tude 7
| No de l’essai | Plan de l’essai | Posologie, voie | Nombre de sujets (n) | Â ge moyen |
| (tranche) (ans) | ||||
| d’administration et | ||||
| durée | ||||
| É tude 7 | É tude de phase III, à répartition aléatoire, à double insu, contrôlée par placebo | Dénosumab à 60 mg ou placebo par injection s.-c. tous les 6 mois durant 2 ans | 252 patientes atteintes d’un cancer du sein non métastatique (dénosumab : 127, Placebo : 125) | 60 (35 et 84) |
L’efficacité et l’innocuité du dénosumab dans le traitement de la perte osseuse chez les femmes qui reçoivent un inhibiteur de l’aromatase (IA) comme traitement adjuvant contre le cancer du sein ont été étudiées au cours d’une étude internationale d’une durée de 2 ans, à répartition aléatoire (1:1), à double insu et contrôlée par placebo.
Les femmes avaient un score T de DMO de −1,0 à −2,5 à la colonne lombaire, à la hanche totale ou au col fémoral au départ, et elles n’avaient pas subi de fracture après l’âge de 25 ans. Le score T initial moyen pour la DMO à la colonne lombaire était de −1,1, et 2,0 % des femmes avaient une fracture vertébrale au début de l’étude. Les 252 femmes admises à l’étude étaient âgées de 35 à 84 ans (âge moyen de 60 ans). Après la répartition aléatoire, elles ont reçu des injections sous-cutanées soit de placebo (n = 125) ou de dénosumab à 60 mg (n = 127) 1 fois tous les 6 mois pour un total de 4 doses. La répartition aléatoire comprenait une stratification selon la durée du traitement adjuvant par un IA au moment de l’admission à l’étude (≤ 6 mois contre > 6 mois). Au moment de l’admission à l’étude, 62 % des patientes recevaient le traitement adjuvant par un IA depuis plus de 6 mois. Toutes avaient reçu la directive de prendre un supplément quotidien de 1000 mg de calcium et d’au moins 400 UI de vitamine D.
Effet sur la densité minérale osseuse (DMO)
Le paramètre d’efficacité principal était le pourcentage de variation de la DMO de la colonne lombaire 12 mois après le début de l’étude. La DMO de la colonne lombaire après 12 mois était plus élevée chez les patientes traitées par le dénosumab que chez celles ayant reçu le placebo (−0,7 % sous placebo, +4,8 % sous dénosumab; la différence entre les traitements était de 5,5 % [IC à 95 % : de 4,8 à 6,3]; p < 0,0001).
Environ 81 % des patientes ont été suivies durant 2 ans, et les différences dans la DMO après 2 ans s’établissaient comme suit : 7,6 % (−1,4 % sous placebo, +6,2 % sous dénosumab) à la colonne lombaire, 4,7 % (−1,0 % sous placebo, +3,8 % sous dénosumab) à la hanche totale et 3,6 % (−0,8 % sous placebo, +2,8 % sous dénosumab) au col fémoral.
Traitement et prévention de l’ostéoporose cortisonique chez les hommes et les femmes à risque élevé de fractures
Tableau 16. É tude 8
| No de | Plan de l’essai | Posologie, voie | Nombre de sujets (n) | Â ge moyen |
| l’essai | d’administration et | (tranche) | ||
| durée | (ans) | |||
| É tude 8 | É tude de phase III, multicentrique, à répartition aléatoire, à double placebo, à double insu et avec groupes parallèles, contrôlée par un produit actif | Dénosumab à 60 mg par injection s.-c. tous les 6 mois ou risédronate à 5 mg par voie orale 1 fois par jour durant 1 an | 795 patients (70 % de femmes et 30 % d’hommes) Dénosumab Début de la corticothérapie : 145 Poursuite de la Corticothérapie : 253 Risédronate Début de la Corticothérapie : 145 Poursuite de la Corticothérapie : 252 | 63 (20 et 94) |
Les femmes et les hommes admis à l’étude étaient âgés de 20 à 94 ans (âge moyen de 63 ans) et recevaient une corticothérapie (≥ 7,5 mg de prednisone par jour ou l’équivalent) pour une durée prévue d’au moins 6 mois dans le but de traiter un trouble rhumatismal, respiratoire ou cutané ou encore une autre maladie inflammatoire. Deux sous-populations ont été évaluées : une première qui poursuivait la corticothérapie (patients ayant reçu une corticothérapie pendant au moins 3 mois avant la sélection; n = 505) et une deuxième qui commençait la corticothérapie (patients ayant reçu une corticothérapie pendant moins de 3 mois avant la sélection; n = 290). Tous les patients de moins de 50 ans admis à l’étude avaient des antécédents de fracture ostéoporotique. Tous les patients de 50 ans ou plus faisant partie de la sous-population qui poursuivait la corticothérapie avaient des scores T initiaux ≤ −2,0 pour la DMO de la colonne lombaire, de la hanche totale ou du col fémoral ou des scores T ≤ −1,0 pour la DMO de la colonne lombaire, de la hanche totale ou du col fémoral et des antécédents de fracture ostéoporotique.
Après la répartition aléatoire (1:1), les patients ont reçu soit 60 mg de dénosumab par voie s.-c. tous les 6 mois (n = 398) ou 5 mg de risédronate par voie orale 1 fois par jour (témoin actif) (n = 397). Dans chacune des sous-populations, la répartition aléatoire comportait une stratification en fonction du sexe. Tous les patients ont reçu la directive de prendre des suppléments de calcium (au moins 1000 mg) et de vitamine D (au moins 800 UI) chaque jour.
Effets sur la densité minérale osseuse (DMO)
Le critère d’évaluation principal était le pourcentage de variation de la DMO de la colonne lombaire 12 mois après le début de l’étude. Dans la sous-population des patients qui poursuivaient la corticothérapie, le pourcentage de variation de la DMO initiale de la colonne lombaire après 1 an de traitement était plus élevé chez les patients traités par le dénosumab que chez ceux ayant reçu le risédronate (+4,4 % sous dénosumab et +2,3 % sous risédronate; différence entre les traitements : 2,1 % [IC à 95 % : de 1,4 à 3,0; p < 0,001]) (Tableau 17). Dans la sous-population de patients qui commençaient la corticothérapie, le pourcentage de variation de la DMO initiale de la colonne lombaire après 1 an de traitement était plus élevé chez les patients traités par le dénosumab que chez ceux ayant reçu le risédronate (+3,8 % sous dénosumab et +0,8 % sous risédronate; différence entre les traitements : 3,0 % [IC à 95 % : de 2,0 à 3,9; p < 0,001]).
Dans l’une et l’autre des sous-populations, les résultats relatifs à la DMO de la hanche totale étaient concordants.
La corrélation entre une augmentation de la DMO et une réduction de l’incidence des fractures chez les patients atteints d’ostéoporose cortisonique n’a pas été confirmée par une méthode directe.
Tableau 17. Résultats de l’étude 8 portant sur des femmes et des hommes atteints d’ostéoporose cortisonique et exposés à un risque élevé de fractures (dénosumab c.
risédronate)
| Sous-population | Endroit | Dénosumab | Risédronate | Différence | Valeur de |
| Variation | Variation moyenne | entre les | p | ||
| moyenne (%) de | (%) de la DMO | traitements | |||
| la DMO après | après 1 an | Moyenne (IC | |||
| 1 an (IC à 95 %) | (IC à 95 %) | à 95 %) | |||
Poursuite de la Colonne 4,4 2,3 2,1 < 0,001* corticothérapie lombaire (3,8 - 5,0) (1,7 - 2,9) (1,4 - 3,0) (N = 209) (N = 211) Hanche 2,1 0,6 1,5 < 0,001* totale (1,7 - 2,5) (0,2 - 1,0) (1,0 - 2,1) (N = 217) (N = 215) Début de la Colonne 3,8 0,8 3,0 < 0,001* corticothérapie lombaire (3,1 - 4,5) (0,2 - 1,5) (2,0 - 3,9) (N = 119) (N = 126) Hanche 1,7 0,2 1,5 < 0,001* totale (1,2 - 2,2) (-0,2 - 0,7) (0,8 - 2,1) (N = 119) (N = 128) | |||||
* La valeur de p est ajustée pour de multiples comparaisons au sein de chaque sous-population. Fondé sur un modèle d’analyse de la covariance avec ajustement selon le traitement, la DMO initiale, le sexe, le type d’appareil et l’interaction entre la DMO initiale et l’appareil. Dans le cas de la sous-population poursuivant la corticothérapie, la durée de la corticothérapie antérieure (< 12 mois contre ≥ 12 mois) a été incluse à titre de covariable additionnelle.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16 Toxicologie non clinique
Génotoxicité
Le pouvoir génotoxique du dénosumab n’a pas été évalué. Le dénosumab est une protéine recombinante composée entièrement d’acides aminés d’origine naturelle et ne contient pas de séquence de liaison organique synthétique ou inorganique ni d’autres parties non protéiques. Par conséquent, il est peu probable que le dénosumab ou l’un des fragments qui en dériverait réagisse avec l’ADN ou d’autres composants chromosomiques.
Cancérogénicité
É tant donné que le dénosumab est très spécifique de l’espèce et n’est pas actif chez les rongeurs, les essais biologiques classiques du pouvoir carcinogène chez les rongeurs n’ont pu être effectués. L’inhibition du RANKL (la cible du dénosumab) a été étudiée dans un large éventail de modèles animaux de cancer à court terme et aucun pouvoir carcinogène n’a été mis en évidence. De plus, dans un large éventail de modèles animaux, il n’y avait aucune indication que l’inhibition du RANKL entraînait une immunosuppression.
Toxicité pour la reproduction et le développement
Le dénosumab n’a aucun effet sur la fécondité des femelles ni sur les organes reproducteurs des mâles chez des singes qui ont reçu des quantités correspondant à une exposition de 100 à 150 fois plus élevée que celle observée chez l’humain après l’administration de 60 mg par voie s.-c. tous les 6 mois.
Toxicologie animale
Le dénosumab est un puissant inhibiteur de la résorption osseuse ostéoclastique qui agit en inhibant le ligand du RANK (RANKL).
Chez des guenons ayant subi une ovariectomie, un traitement mensuel au moyen du dénosumab a supprimé le renouvellement osseux et a causé une hausse importante de la DMO, ainsi que de la résistance de l’os spongieux et de l’os cortical. Le tissu osseux était normal et ne présentait aucun signe d’anomalies de la minéralisation, d’accumulation de tissu ostéoïde ou d’os fibreux.
Chez les singes, le passage au dénosumab après un traitement de 6 mois à l’alendronate n’a entraîné aucune baisse significative du taux sérique de calcium et a significativement augmenté ou maintenu la DMO du corps entier, de la colonne lombaire et de la partie distale du radius. Les paramètres de la résistance osseuse à ces endroits se sont maintenus ou améliorés après le passage au dénosumab, comparativement à la poursuite du traitement par l’alendronate. La résistance osseuse et la réduction de la résorption osseuse se sont maintenues ou améliorées dans tous les endroits évalués chez les singes qui sont passés de l’alendronate au dénosumab.
Étant donné que l’activité biologique du dénosumab chez les animaux est propre aux primates non humains, l’évaluation de souris génétiquement modifiées (« knockout », c.-à-d. dont certains gènes sont inactivés) ou le recours à d’autres inhibiteurs biologiques de la voie du RANK et de son ligand, plus précisément l’OPG-Fc, a fourni des renseignements additionnels sur les propriétés pharmacodynamiques du dénosumab. Des souris knockout pour le RANK ou le RANKL ont présenté une altération de la formation des ganglions lymphatiques, une absence de lactation due à l’inhibition de la maturation des glandes mammaires (développement lobulo-alvéolaire durant la gestation), une réduction de la croissance osseuse ainsi que l’absence d’éruption des dents. Des changements phénotypiques similaires ont été observés dans une étude de corroboration effectuée sur des rats de 2 semaines auxquels a été administré un inhibiteur du ligand du RANK, l’OPG-Fc. Après 10 semaines d’étude, ces changements étaient partiellement réversibles dans ce modèle lorsque l’administration d’inhibiteurs du ligand du RANK a été interrompue. Pour obtenir des renseignements précis sur l’étude, voir le Tableau 18, Sommaire des études précliniques du dénosumab sur la toxicité et la reproduction. Tableau 18. Sommaire des études précliniques du dénosumab sur la toxicité et la reproduction
| Type d’étude | Espèce | Nombre | Voie | Dose (mg/kg) | Durée de | Observations | DSENO |
| et | par sexe | d’administration | et schéma | l’étude | relatives au | (mg/kg) | |
| souche | et/ou par | posologique | traitement | ||||
| groupe | |||||||
Toxicité de doses répétées | Macaque de Buffon | 6 | Sous-cutanée (s.-c.) ou intraveineuse (i.v.) | 1 fois par semaine: 0, 0,1, 1,0 et 10,0 (s.-c.); 10,0 (i.v.) | Administration pendant 1 mois puis période de récupération de 3 mois | En accord avec l’action pharmacologique du dénosumab, il y a eu des diminutions rapides et marquées des marqueurs circulants du renouvellement osseux à toutes les doses. En corrélation avec ces changements, une augmentation de la DMO a été notée chez les mâles recevant les doses de 1 et de 10 mg/kg. À l’exception de la DMO qui a eu tendance à se maintenir, ces changements se sont renversés ou étaient en train de se renverser après une période de 3 mois sans traitement. Aucun effet lié au traitement n’a été observé dans le poids des organes ou les caractéristiques histopathologiques. | 10 (s.-c. et i.v.) |
| Macaque de Buffon | 8 | Sous-cutanée | 1 fois par mois : 0, 1, 10, 50 | 6 et 12 mois de traitement, puis période de récupération de 3 mois | En accord avec l’action pharmacologique du dénosumab, il y a eu des diminutions rapides et marquées des marqueurs circulants du renouvellement osseux à 10 et à 50 mg/kg. En corrélation avec ces changements, une augmentation de la DMO, de la teneur minérale de l’os, des régions corticales et de leur épaisseur ainsi que des paramètres de la résistance osseuse a été notée chez les mâles recevant la dose de 50 mg/kg et chez les femelles recevant les doses de 10 mg/kg et de 50 mg/kg. De plus, un accroissement des cartilages de | 50 |
| Type d’étude | Espèce | Nombre | Voie | Dose (mg/kg) | Durée de | Observations | DSENO |
| et | par sexe | d’administration | et schéma | l’étude | relatives au | (mg/kg) | |
| souche | et/ou par | posologique | traitement | ||||
| groupe | |||||||
conjugaison, une baisse du nombre d’ostéoblastes et d’ostéoclastes et une diminution de la chondroclasie ont été observés à 10 et à 50 mg/kg. Ces changements se sont renversés ou étaient en train de se renverser après une période de 3 mois sans traitement. Aucun effet lié au traitement n’a été observé à l’ophtalmoscopie, ni sur les plans de la physiologie cardiovasculaire, de la motilité et de la morphologie des spermatozoïdes, des immunoglobulines circulantes, des sous-ensembles de lymphocytes circulants ou du poids des organes. | |||||||
| Fertilité chez la femelle | Macaque de Buffon | 6 femelles | Sous-cutanée | 1 fois par semaine : 0, 2,5, 5, 12,5 | La durée de 2 cycles menstruels avant l’accouplement et pendant 4 semaines après celui-ci | Aucun effet lié au traitement sur la cyclicité, les hormones de la reproduction en circulation et le succès de l’accouplement. | 12,5 |
| Développement embryofœtal | Macaque de Buffon | 16 femelles | Sous-cutanée | 1 fois par semaine : 0, 2,5, 5, 12,5 | Jours de gestation 20 à 50 | Aucun effet lié au traitement sur la mère ou le développement embryonnaire n’a été observé. Les ganglions lymphatiques périphériques n’ont pas été évalués. | 12,5 |
| Type d’étude | Espèce | Nombre | Voie | Dose (mg/kg) | Durée de | Observations | DSENO |
| et | par sexe | d’administration | et schéma | l’étude | relatives au | (mg/kg) | |
| souche | et/ou par | posologique | traitement | ||||
| groupe | |||||||
Développement prénatal et postnatal | Macaque de Buffon | 29 femelles | Sous-cutanée | 1 fois par mois : 0, 50 | Des jours de gestation 20 à 22 jusqu’à la naissance | Des augmentations des pertes fœtales pendant la gestation, de la mortinatalité et de la mortalité postnatale ont été constatées (voir le Tableau 19). Chez les rejetons, les effets liés au traitement comprenaient : une diminution du gain pondéral et un retard de la croissance néonatale; des anomalies squelettiques résultant d’une perturbation de l’ostéorésorption durant la phase de croissance rapide (notamment la présence d’os à la base du crâne modifiant la forme du crâne et causant une exophtalmie); une solidité osseuse réduite et des fractures liées au traitement; une diminution de l’hématopoïèse; une réduction des taux sériques des marqueurs de l’ostéoformation et de l’ostéorésorption; une malposition des dents et une dysplasie dentaire (sans effets indésirables sur l’éruption des dents); des infections et l’absence de ganglions lymphatiques périphériques. À la suite d’une période de récupération allant de la naissance jusqu’à l’âge de 6 mois, certains effets persistaient, soit : une légère diminution de la longueur des os (fémurs, vertèbres et mâchoires); une diminution de l’épaisseur de l’os cortical associée à une solidité osseuse réduite; une hématopoïèse | Une DSENO n’a pas été établie. |
| Type d’étude | Espèce | Nombre | Voie | Dose (mg/kg) | Durée de | Observations | DSENO |
| et | par sexe | d’administration | et schéma | l’étude | relatives au | (mg/kg) | |
| souche | et/ou par | posologique | traitement | ||||
| groupe | |||||||
extramédullaire; une dysplasie dentaire et l’absence de ganglions lymphatiques ou une réduction de leur taille. Un des nouveau-nés présentait une minéralisation allant de minime avaient reçu du dénosumab, il y a eu une réduction des taux sériques des marqueurs de la formation et de la résorption osseuses et du taux de phosphatase alcaline. À la fin de la période sans traitement, ces taux s’étaient rétablis. Le développement des glandes mammaires maternelles était normal. De la naissance à l’âge de 1 mois, les taux sanguins de dénosumab des nouveau-nés étaient mesurables (de 22 à 621 % des taux maternels). Un seul nouveau-né avait une concentration mesurable au 91e jour de vie; au 180e jour, aucun n’en avait. En règle générale, les effets observés chez les mères et leurs rejetons correspondaient aux effets pharmacologiques du dénosumab. | |||||||
| Pharmacologie de l’innocuité | Macaque de Buffon | 3 mâles | Sous-cutanée | Dose unique : 0, 0,3, 3, 30 | 7 jours | Aucun effet lié au traitement sur la fréquence cardiaque, la tension artérielle, l’activité électrique du cœur ou la fréquence respiratoire n’a été observé. | 30 |
| Type d’étude | Espèce | Nombre | Voie | Dose (mg/kg) | Durée de | Observations | DSENO |
| et | par sexe | d’administration | et schéma | l’étude | relatives au | (mg/kg) | |
| souche | et/ou par | posologique | traitement | ||||
| groupe | |||||||
Rats Sprague Dawley sevrés | 71 mâles et 67 femelles | Sous-cutanée | OPG-Fc de rat : 1 et 10 mg/kg/sem. RANK-Fc murin : 10 mg/kg/sem. | 6 semaines | Augmentation du volume, de la densité et de la résistance des os. Augmentation du tissu osseux spongieux accompagnée d’une baisse du nombre d’ostéoclastes. Réduction de la croissance des os longs accompagnée d’une altération de la morphologie des cartilages de conjugaison et d’une augmentation de l’épaisseur. | S.O. | |
Rats Sprague Dawley nouveau-nés | 51 mâles et 49 femelles | Sous-cutanée | OPG-Fc de rat ou ALN : 5 μL/g/sem. pendant sem. suivi d’un congé thérapeutique de 10 sem. | 16 semaines | Dix semaines après l’arrêt d’un cycle de 6 semaines de traitement par l’OPG-Fc, les rats nouveau-nés présentaient des signes de correction de la résorption osseuse et de normalisation partielle de la densité, de la taille et de la résistance des os. L’éruption des molaires, nettement retardée pendant l’administration de l’OPG-Fc, a repris partiellement chez certains animaux dans les 10 semaines qui ont suivi l’arrêt du traitement. Les augmentations relatives du volume, de la densité et de la résistance des os observées pendant les 6 semaines de traitement par l’ALN se maintenaient généralement 10 semaines après l’arrêt du traitement; par contre, l’éruption des molaires ne s’est pas normalisée dans le même laps de temps. Des changements modestes du cartilage | S.O. |
| Type d’étude | Espèce | Nombre | Voie | Dose (mg/kg) | Durée de | Observations | DSENO |
| et | par sexe | d’administration | et schéma | l’étude | relatives au | (mg/kg) | |
| souche | et/ou par | posologique | traitement | ||||
| groupe | |||||||
de conjugaison ont continué d’être observés 10 semaines après l’arrêt de l’OPG-Fc à fortes doses. La taille des os, le poids corporel, et le développement des racines des molaires étaient significativement diminués 10 semaines après l’arrêt de l’OPG-Fc ou de l’ALN comparativement au groupe témoin. | |||||||
Autres études – Réactivité tissulaire croisée | Macaque de Buffon, rat, lapin | S.O. | In vitro | 5 ou 25 µg/mL | S.O. | Une coloration du tissu lymphoïde chez le lapin et le macaque de Buffon et une coloration des chondrocytes chez le rat ont été observées. | S.O. |
Macaque de Buffon, humain | S.O. | In vitro | 1 ou 10 µg/mL | S.O. | Une coloration du tissu lymphoïde a été notée chez le macaque, mais aucune coloration n’a été observée chez l’humain. | S.O. | |
| Humain | S.O. | In vitro | 1 ou 10 µg/mL | S.O. | Une coloration du tissu lymphoïde a été observée. | S.O. |
DSENO = dose sans effet nocif observé; S.O. = sans objet
Tableau 19. Pertes fœtales totalesc, tous les groupes
| Dose, | Nbre total de | Jour de | Pertes fœtales (%) selon la dose | |||
| (mg/kg) | femelles | gestation | ||||
| Gestation | 1er trimestre | Total au 3e | Mortinaissances | |||
| gravides; | (JG) à la | |||||
| complète | (20e -50e JG) | trimestre | au 3e trimestre | |||
| nbre de | perte du | |||||
| (≥ 100 JG) | (≥ 140 JG) | |||||
| naissances | fœtus | |||||
| (M/F) | ||||||
| 0 | 29; 22 (13/9) | JG : 32, 32, 33, 104, 152, 157, 170 | 24,1 % (7/29) | 10,3 % (3/29) | 13,8 % (4/29) | 10,3 % (3/29) |
| 50 | 29; 16 (7/9) | JG : 31, 32, 33, 33, 46, 88a, 132, 151, 156a, 157, 158, 160, 168 | 40,7 % (11/27) | 17,2 % (5/29) | 22,2 % (6/27) | 18,5 % (5/27) |
| 44,8 %** (13/29) | 24,1 %** (7/29) | 20,7 %** (6/29) | ||||
Témoins historiquesb Plage | 24,8 % (33/133) (6,7 - 38,9 %) | 6,8 % (9/133) (0 - 11,8 %) | 15,8 % (21/133) (0 - 28,6 %) | 9,0 % (12/133) (0 - 16,7 %) | ||
a Deux femelles adultes ont été exclues des calculs sur les pertes fœtales sauf durant le 1er trimestre parce que chacune a produit des anticorps anti-médicament (AAM) à partir du 76e jour de gestation, ce qui s’est traduit par une baisse de l’effet du médicament (biomarqueurs osseux) avant la perte du fœtus; les résultats marqués de l’astérisque double (**) comprennent ces femelles adultes productrices d’AAM.
b Selon 8 études plus approfondies sur le développement prénatal et postnatal conduites au centre de recherche de 2008 à 2010.
c Les fœtus perdus avant le 140e jour de gestation ont été considérés comme des avortements et ceux perdus après, comme des mortinaissances.
17 Monographies de référence
PROLIA Solution pour injection à 60 mg/1 mL, numéro de contrôle 276666, Monographie de produit, Amgen Canada Inc. (2023-11-24)