


Monographie de produit - Wyost
1 INDICATIONS
WYOST (denosumab injection) est indiqué :
- pour réduire le risque de développer des complications osseuses chez les patients atteints de myélome multiple et chez les patients qui ont des métastases osseuses découlant du cancer du sein, du cancer de la prostate, du cancer du poumon non à petites cellules et d’autres tumeurs solides;
- chez les adultes et les adolescents dont le squelette a atteint sa pleine maturité, pour traiter les tumeurs à cellules géantes de l’os non résécables ou dont l’exérèse causerait probablement une morbidité sévère (voir la section 14, ESSAIS CLINIQUES);
- pour le traitement de l’hypercalcémie maligne réfractaire aux bisphosphonates intraveineux (voir la section 14, ESSAIS CLINIQUES).
1.1 Enfants
Enfants (<18 ans): L’innocuité et l’efficacité du denosumab n’ont pas fait l’objet d’études chez les enfants sauf chez des adolescents (âgés de 13 à 17 ans) dont le squelette avait atteint sa pleine maturité et qui présentaient des tumeurs à cellules géantes de l’os (TCGO). WYOST n’est pas indiqué chez les enfants à l’exception des adolescents ayant des TCGO et dont le squelette a atteint sa pleine maturité (voir la section 7.1.3, Enfants).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans): Du nombre total de patients faisant partie des essais cliniques pivots portant sur le cancer avancé, 1 271 patients (44,4 %) traités par le denosumab étaient âgés de 65 ans ou plus. Du nombre total de patients faisant partie de l’essai clinique pivot portant sur le myélome multiple, 387 patients (45,1 %) traités par le denosumab étaient âgés de plus de 65 ans. Dans l’ensemble, aucune différence sur les plans de l’innocuité ou de l’efficacité n’a été observée entre les patients âgés et les patients plus jeunes.
2 CONTRE-INDICATIONS
- Hypersensibilité au médicament ou à tout ingrédient de la préparation ou composant du contenant. Pour obtenir une liste complète, veuillez consulter la section 6, FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE. Des réactions anaphylactiques ont été signalées (voir les sections 7, MISES EN GARDE ET PRÉCAUTIONS, Hypersensibilité, et 8.5 Effets indésirables observés après la mise en marché).
Il faut corriger l’hypocalcémie avant l’instauration du traitement par Wyost (voir la section
7, MISES EN GARDE ET PRÉCAUTIONS, Troubles endocriniens et métaboliques, Hypocalcémie).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Ostéonécrose de la mâchoire (ONM) (voir les sections 7, MISES EN GARDE ET PRÉCAUTIONS, Autres, et 8, EFFETS INDÉSIRABLES)
4
POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Tous les patients, sauf ceux atteints d’hypercalcémie, devraient recevoir au moins 500 mg de calcium tous les jours et au moins 400 UI de vitamine D par jour.
4.2 Dose recommandée et modification posologique
Wyost n'est pas indiqué chez les enfants à l'exception des adolescents dont le squelette a atteint sa pleine maturité (âgés de 13 à 17 ans) et qui présentaient des TCGO (voir 7.1.3 Enfants)
Myélome multiple et métastase osseuse découlant d’une tumeur solide
La posologie recommandée de Wyost est de 120 mg par injection sous-cutanée unique 1 fois toutes les 4 semaines.
Tumeur à cellules géantes de l’os
La posologie recommandée de Wyost est de 120 mg par injection sous-cutanée 1 fois toutes les 4 semaines et une dose d’attaque de 120 mg les jours 8 et 15 du premier mois de traitement.
Hypercalcémie maligne réfractaire aux bisphosphonates intraveineux
La posologie recommandée de Wyost est de 120 mg par injection sous-cutanée 1 fois toutes les 4 semaines et une dose d’attaque de 120 mg les jours 8 et 15 du premier mois de traitement.
4.4 Administration
Avant l’administration, il est possible de retirer Wyost du réfrigérateur et de le laisser atteindre la température ambiante (jusqu’à 25 °C) dans son contenant original. Cela prend habituellement de 15 à 30 minutes. Il ne faut pas réchauffer Wyost d’aucune autre façon (voir la section 11, ENTREPOSAGE, STABILITÉ ET ÉLIMINATION).
Avant d’administrer Wyost, inspecter visuellement la solution afin d’y déceler la présence de particules ou une décoloration. Wyost est une solution limpide, incolore, jaune pâle ou légèrement marron. Il ne faut pas utiliser la solution si elle est trouble ou si elle contient des particules visibles ou des particules étrangères.
Utiliser une aiguille de calibre 27 pour prélever et injecter le contenu entier de la fiole. La fiole a été remplie pour fournir une dose à administrer de 120 mg. Ne pas réintroduire la seringue dans la fiole. Jeter la fiole et tout liquide résiduel.
Wyost est conçu pour être utilisé sur les conseils et sous la surveillance de médecins qui se sont complètement familiarisés avec les profils d’efficacité et d’innocuité de Wyost. Après une formation initiale sur la technique correcte d’injection sous-cutanée, les patients peuvent s’injecter eux-mêmes Wyost si un médecin estime que cette mesure est appropriée et lorsqu’un suivi médical est assuré au besoin.
Wyost doit être administré seulement par la voie sous-cutanée et ne doit donc pas être administré par les voies intraveineuse, intramusculaire ni intradermique. Administrer Wyost par injection sous-cutanée dans le haut du bras, le haut de la cuisse ou l’abdomen.
4.5 Dose oubliée
Si une dose de Wyost n’est pas administrée, il faut administrer l’injection aussitôt que le patient est disponible. Par la suite, les injections doivent être faites toutes les 4 semaines, à compter de la date de la dernière injection.
5 SURDOSAGE
Il n’existe aucune donnée sur le surdosage avec le denosumab.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Pour assurer la traçabilité des produits biologiques, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois la marque nominative et le nom non exclusif (principe actif) ainsi que d’autres identificateurs propres au produit, tels que le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 1 Formes posologiques, concentrations, composition et emballage
Wyost est une solution stérile, sans agent de conservation, limpide, incolore, jaune pâle ou légèrement marron et de pH 5,2.
Wyost est offert dans une fiole à usage unique qui contient 120 mg de denosumab, 1,85 mg d’acide acétique, 0,17 mg de polysorbate 20, 78,9 mg de sorbitol, 0,91 mg d’hydroxyde de sodium dans de l’eau pour injection ajustée à un pH de 5,2 avec de l’acide chlorhydrique et de
| Voie | Forme posologique / | Ingrédients non médicinaux | ||||
| d’administration | concentration / composition | |||||
| Sous-cutanée | 120 mg de denosumab dans 1,7 mL de solution, dans une fiole à usage unique | Acide acétique, acide chlorhydrique, hydroxyde de sodium, polysorbate 20, sorbitol, eau pour injection. | ||||
l’hydroxyde de sodium.
Wyost est présenté dans une boîte qui contient une seule fiole.
Description
Wyost est un anticorps monoclonal humain de type IgG2 kappa génétiquement modifié, dirigé contre le ligand transmembranaire ou soluble du récepteur activateur du facteur nucléaire kappa-B (RANKL). Le mode d'action de Wyost est de se lier au RANKL et par conséquent d'inhiber la résorption osseuse en empêchant le RANKL d'activer son récepteur, le RANK, à la surface des ostéoclastes, de leurs précurseurs et des cellules géantes semblables à des ostéoclastes.
L'anticorps est produit par la technologie de l'ADN recombinant dans un système d'expression de cellules mammaliennes de l'ovaire du hamster chinois. Wyost est isolé par une séparation primaire et une série d'étapes de purification, typiques des anticorps monoclonaux, comprenant des étapes de chromatographie ainsi que des étapes d'élimination et d'inactivation des virus.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter la section 3, ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ».
Généralités
Les patients traités par Wyost ne doivent pas recevoir un traitement concomitant par d'autres médicaments contenant du denosumab.
Les patients traités par Wyost ne doivent pas recevoir un traitement concomitant par un bisphosphonate (voir 9.4 Interactions médicament-médicament).
Cancérogenèse et mutagenèse
Voir la section 16, TOXICOLOGIE NON CLINIQUE.
Troubles dermatologiques
Infections cutanées
Un déséquilibre sous forme d’infections cutanées ayant entraîné une hospitalisation a été signalé dans une seule étude contrôlée par placebo menée auprès de femmes ménopausées atteintes d’ostéoporose et traitées par le denosumab à raison de 60 mg tous les 6 mois (groupe denosumab, 0,4 %; groupe placebo, < 0,1 %). Il s’agissait principalement de cas de cellulite. Chez des patients atteints d’un cancer avancé qui participaient à des essais cliniques et qui étaient traités par le denosumab ou par l’acide zolédronique, des infections cutanées ayant entraîné une hospitalisation ont été signalées plus fréquemment dans le groupe traité par le denosumab (0,9 %) que dans le groupe traité par l’acide zolédronique (0,7 %). Il faut conseiller aux patients de consulter rapidement un médecin s’ils voient apparaître des signes ou des symptômes de cellulite.
Troubles endocriniens et métaboliques
Hypocalcémie
Le denosumab peut entraîner une grave hypocalcémie symptomatique, et des cas qui se sont soldés par un décès ont été signalés. Les signes et les symptômes d’une hypocalcémie grave peuvent comprendre, entre autres, une altération de l’état mental, une tétanie, des convulsions et un allongement de l’intervalle QTc. Il faut corriger l’hypocalcémie existante avant l’instauration du traitement par Wyost. En outre, il faut vérifier la calcémie (i) avant la dose initiale de Wyost, (ii) dans les deux semaines suivant la dose initiale et (iii) si des symptômes évocateurs d’une hypocalcémie se manifestent. Il importe d’administrer des doses adéquates de calcium, de vitamine D et de magnésium, au besoin. Une surveillance additionnelle durant le traitement doit être envisagée chez les patients qui ont des facteurs de risque d’hypocalcémie ou si cela est indiqué en raison de l’état clinique du patient. Lorsque Wyost est administré en association avec d’autres médicaments qui peuvent également abaisser le taux de calcium, il faut augmenter la fréquence des vérifications. En cas d’hypocalcémie pendant la prise de Wyost, l’administration à court terme d’autres suppléments de calcium et une surveillance additionnelle pourraient être nécessaires (voir les sections 4, POSOLOGIE ET ADMINISTRATION et 8, EFFETS INDÉSIRABLES, hypocalcémie et 8.5 Effets indésirables observés après la mise en marché).
Un risque accru d’hypocalcémie a été constaté en fonction de l’aggravation de l’insuffisance rénale. Les patients atteints d’insuffisance rénale grave (patients présentant une clairance de la créatinine inférieure à 30 mL/min et/ou traités par dialyse) ont un risque plus élevé d’hypocalcémie accompagnée d’une hausse du taux de parathormone. L’absence de suppléments de calcium contribue également au risque accru d’hypocalcémie chez les patients atteints d’insuffisance rénale. Une vérification plus fréquente de la calcémie, dans les 2 semaines suivant l’administration de Wyost, est particulièrement importante. Si une hypocalcémie se produit, il faut administrer des doses adéquates de calcium, de vitamine D et de magnésium, au besoin (voir les sections 7, MISES EN GARDE ET PRÉCAUTIONS, Troubles rénaux et 8, EFFETS INDÉSIRABLES).
Aucun ajustement posologique n’est nécessaire en présence d’insuffisance rénale; en outre, il n’y a pas lieu d’effectuer une vérification plus fréquente de la fonction rénale durant l’administration de Wyost (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS, Troubles rénaux).
Hypercalcémie après l’arrêt du traitement chez les patients atteints de tumeurs à cellules géantes de l’os et chez les patients dont le squelette est en croissance
Des cas d’hypercalcémie d’importance clinique ayant nécessité une hospitalisation et s’étant compliqués de lésions rénales aiguës ont été signalés dans les semaines ou les mois qui ont suivi l’arrêt du traitement par le denosumab chez des patients atteints de TCGO et chez des patients dont le squelette était en croissance. Après l’arrêt du traitement, il faut surveiller l’apparition de signes et de symptômes d’hypercalcémie chez le patient, envisager une évaluation régulière du taux sérique de calcium, selon les indications cliniques, et réévaluer la nécessité d’administrer au patient des suppléments de calcium et de vitamine D. Assurer une prise en charge cliniquement adéquate de l’hypercalcémie (voir les sections 7.1.3 Enfants et 8, EFFETS INDÉSIRABLES).
Fonctions hépatique, biliaire et pancréatique
Aucune étude clinique n’a été réalisée pour évaluer l’effet de l’insuffisance hépatique sur la pharmacocinétique du denosumab.
Hypersensibilité
Des réactions d’hypersensibilité d’importance clinique, y compris des réactions anaphylactiques, ont été signalées lors de la prise de denosumab. Les symptômes ont été, entre autres, une hypotension, une dyspnée, un serrement dans la gorge, un œdème de la face et des voies respiratoires supérieures, un prurit et une urticaire.
En cas de réaction anaphylactique ou d’une autre réaction allergique d’importance clinique, il faut instaurer immédiatement le traitement approprié et cesser toute prise de Wyost (voir les sections 2, CONTRE-INDICATIONS et 8, EFFETS INDÉSIRABLES).
Surveillance et tests de laboratoire
Il faut vérifier la calcémie (i) avant la dose initiale de Wyost, (ii) dans les deux semaines suivant la dose initiale et (iii) si des symptômes évocateurs d’une hypocalcémie se manifestent. Une surveillance additionnelle durant le traitement doit être envisagée chez les patients qui ont des facteurs de risque d’hypocalcémie ou si cela est indiqué en raison de l’état clinique du patient. Le taux de calcium doit être vérifié plus souvent lorsque Wyost est administré en association avec d’autres médicaments qui peuvent également réduire le taux de calcium (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS, Troubles endocriniens et métaboliques, Hypocalcémie).
Autres
Fractures atypiques du fémur
Des fractures atypiques du fémur ont été signalées chez des patients traités par le denosumab. Les fractures atypiques du fémur peuvent survenir après un traumatisme mineur ou spontanément dans la région sous-trochantérienne ou diaphysaire du fémur, et peuvent être bilatérales. Ces événements sont mis en évidence par des caractéristiques radiographiques particulières. Des fractures atypiques du fémur ont également été observées chez des patients présentant certaines affections concomitantes (p. ex., carence en vitamine D, polyarthrite rhumatoïde, hypophosphatasie) ou utilisant certains produits pharmaceutiques (p. ex., bisphosphonates, glucocorticoïdes, inhibiteurs de la pompe à protons). Ces événements se sont produits même sans l’administration d’inhibiteurs de la résorption osseuse. Pendant le traitement par Wyost, il faut conseiller aux patients de signaler toute douleur nouvelle ou inhabituelle à la cuisse, à la hanche ou à l’aine. En présence de ces symptômes, il faut rechercher une fracture incomplète du fémur et examiner également le fémur controlatéral.
Fractures vertébrales multiples après l’arrêt du traitement
Des fractures vertébrales multiples, dues à des causes autres que les métastases osseuses, peuvent se produire après l’arrêt du traitement par le denosumab, plus particulièrement chez les patients exposés à des facteurs de risque tels que l’ostéoporose ou des antécédents de fracture.
Il faut conseiller aux patients de ne pas interrompre le traitement par Wyost sans avoir d’abord demandé conseil à leur médecin. Lors de l’arrêt du traitement par Wyost, il faut évaluer le risque de fracture vertébrale chez chaque patient.
Ostéonécrose de la mâchoire (ONM)
L’ONM a été signalée chez des patients traités par le denosumab ou des bisphosphonates, une autre classe d’agents qui inhibent la résorption osseuse. L’ONM peut se manifester sous la forme de douleur à la mâchoire, d’ostéomyélite, d’ostéite, d’érosion osseuse, d’infection dentaire ou parodontale, d’odontalgie, d’ulcération gingivale ou d’érosion gingivale. Une douleur persistante ou une guérison lente de la bouche ou de la mâchoire après une chirurgie dentaire peuvent également être des signes d’une ONM.
Lors des essais cliniques, l’incidence de l’ONM augmentait en fonction de la durée d’exposition (voir la section 8, EFFETS INDÉSIRABLES). L’ONM a également été diagnostiquée après un traitement par le denosumab; la majorité des cas se sont produits dans les 5 mois suivant la dernière dose.
Dans le cadre des essais cliniques, les facteurs de risque d’ONM chez les patients recevant le denosumab comprenaient : une mauvaise hygiène buccale; des interventions dentaires effractives (p. ex., extraction dentaire, implant dentaire, chirurgie buccale); le traitement par un médicament antiangiogénique; enfin, une infection des gencives localisée ou une infection buccale. Parmi les autres facteurs de risque d’ONM figurent les infections, un âge avancé, des traitements concomitants (p. ex., chimiothérapie, corticothérapie, radiothérapie de la tête et du cou), le tabagisme et un traitement antérieur par un bisphosphonate. Avant d’instaurer le traitement par Wyost, il est important de procéder à une évaluation individuelle des risques et des bienfaits chez les patients présentant des facteurs de risque d’ONM.
Le prescripteur doit réaliser un examen buccal avant le traitement par Wyost. Il est également recommandé de réaliser un examen dentaire accompagné des interventions dentaires préventives qui s’imposent avant d’entamer le traitement par Wyost, plus particulièrement chez les patients présentant des facteurs de risque d’ONM. Une bonne hygiène buccale doit être maintenue pendant le traitement par Wyost. Les patients devraient être soumis à des examens dentaires de façon régulière; en outre, ils doivent signaler immédiatement tout symptôme de nature buccale comme une dent qui bouge, une douleur ou une enflure survenant au cours du traitement par Wyost.
Pendant le traitement, les patients doivent éviter les interventions dentaires effractives. Lorsque cela est impossible, le médecin traitant doit se fier à son jugement clinique pour orienter le plan de traitement en fonction de l'évaluation des bienfaits et des risques chez chaque patient.
Les patients chez qui une ONM est soupçonnée ou se manifeste pendant la prise de Wyost doivent recevoir les soins d’un dentiste ou d’un chirurgien buccal. Chez ces patients, des chirurgies dentaires importantes pour traiter l’ONM peuvent exacerber l’affection. Dans le cas des patients chez qui une ONM apparaît pendant le traitement par Wyost, une interruption temporaire du traitement doit être envisagée, en fonction de l’évaluation des bienfaits et des risques chez chaque patient, jusqu’à ce que l’ostéonécrose soit résolue.
Troubles rénaux
Deux essais cliniques ont été menés auprès de sujets non atteints de cancer et présentant divers degrés de fonction rénale. Au cours de l’un des essais, des sujets (N = 55) ayant divers degrés de fonction rénale (allant d’une fonction normale à l’insuffisance rénale terminale nécessitant la dialyse) ont reçu une dose unique de 60 mg de denosumab par voie sous-cutanée. Durant l’autre essai, les patients (N = 32) atteints d’insuffisance rénale grave (clairance de la créatinine inférieure à 30 mL/minute et/ou sous dialyse) ont reçu 2 doses de 120 mg de denosumab par voie sous-cutanée. Dans ces 2 essais, le risque d’hypocalcémie a augmenté en fonction de la gravité de l’insuffisance rénale, ainsi qu’en l’absence de suppléments de calcium ou d’un apport de calcium adéquat. L’apparition d’une hypocalcémie chez les patients atteints d’une insuffisance rénale grave (clairance de la créatinine inférieure à 30 mL/min et/ou sous dialyse) s’est accompagnée d’une hausse du taux de parathormone.
Aucun ajustement posologique n’est nécessaire en présence d’insuffisance rénale; en outre, il n’y a pas lieu d’effectuer une vérification plus fréquente de la fonction rénale durant l’administration de Wyost. Un apport adéquat en calcium et en vitamine D est important chez les patients atteints d’insuffisance rénale grave ou sous dialyse (voir les sections 7, MISES EN GARDE ET PRÉCAUTIONS, 8, EFFETS INDÉSIRABLES, et 10, PHARMACOLOGIE CLINIQUE).
7.1 Populations particulières
7.1.1 Femmes enceintes
L’innocuité et l’efficacité du denosumab chez les femmes enceintes n’ont pas été établies.
Wyost n’est pas recommandé chez les femmes enceintes.
À des doses entraînant une exposition générale (aire sous la courbe [ASC]) jusqu’à 16 fois supérieure à celle observée chez l’humain (dose de 120 mg toutes les 4 semaines), aucune indication d'altération de la fécondité par le denosumab n’a été constatée chez des macaques de Buffon femelles.
Une étude menée auprès de macaques de Buffon qui ont reçu, au cours de la période équivalant au premier trimestre, des doses de denosumab correspondant à une ASC jusqu’à 10 fois supérieure à celle observée chez l’humain (dose de 120 mg toutes les 4 semaines) n’a mis en évidence aucune lésion maternelle ni fœtale; les ganglions lymphatiques fœtaux n’ont pas fait l’objet d’un examen lors de cette étude.
Au cours d’une autre étude où des macaques de Buffon ont été exposés au denosumab in utero à raison de 50 mg/kg de poids corporel toutes les 4 semaines, à partir de la 20e journée de gestation jusqu’à la parturition, des augmentations des pertes fœtales, de la mortinatalité et de la mortalité postnatale ont été constatées. Les nouveau-nés présentaient les lésions suivantes : des anomalies squelettiques résultant d’une perturbation de l’ostéorésorption durant la phase de croissance rapide, une solidité osseuse réduite et des fractures liées au traitement; une diminution de l’hématopoïèse; une malposition des dents et une dysplasie dentaire (sans effets indésirables sur l’éruption des dents); l’absence de ganglions lymphatiques périphériques; enfin, un retard de la croissance néonatale. Aucune indication de toxicité maternelle n’a été relevée. Le développement des glandes mammaires maternelles était normal.
Chez des souris génétiquement modifiées dont le gène codant pour le ligand du RANK (RANKL) a été supprimé (les souris « knockout »), l’absence du RANKL a entraîné une agénésie des ganglions lymphatiques fœtaux et une déficience postnatale de la dentition et de la croissance osseuse. Les souris knockout pour le RANKL qui étaient gravides ont également connu une maturation altérée des glandes mammaires maternelles, ce qui a entravé la lactation après la parturition (voir la section 16, TOXICOLOGIE NON CLINIQUE).
Il est conseillé aux femmes de ne pas devenir enceintes pendant le traitement par Wyost. Il faut conseiller aux femmes en âge de procréer d’utiliser une méthode contraceptive hautement efficace durant le traitement et pendant au moins 5 mois après la prise de la dernière dose de Wyost.
7.1.2 Allaitement
Il n’a pas été établi si le denosumab est excrété, ou non, dans le lait maternel chez l’humain. Étant donné que de nombreux médicaments sont excrétés dans le lait maternel et qu’il y a un risque d’effets indésirables graves chez les nourrissons associé au denosumab, il faut choisir entre l’arrêt de l’allaitement ou l’arrêt du traitement en soupesant l’importance du médicament pour la mère.
L’exposition de la mère au denosumab pendant la grossesse peut entraver le développement des glandes mammaires et la lactation, selon des études menées sur des souris gravides dépourvues de la voie de signalisation RANK/RANKL. Une altération de la maturation des glandes mammaires maternelles a été observée et a entraîné un défaut de la lactation après la parturition (voir la section 16, TOXICOLOGIE NON CLINIQUE).
7.1.3 Enfants
L’innocuité et l’efficacité du denosumab n’ont pas été établies chez les enfants, sauf chez des adolescents dont le squelette avait atteint sa pleine maturité (âgés de 13 à 17 ans) et qui présentaient des TCGO.
Wyost n’est pas recommandé chez les enfants à l’exception des adolescents ayant des TCGO et dont le squelette a atteint sa pleine maturité. Des cas d’hypercalcémie d’importance clinique ont été signalés, dans le contexte de la pharmacovigilance, après l’arrêt du traitement par le denosumab chez des enfants atteints de TCGO dont le squelette était en croissance ou dans le cas d’autres usages non autorisés (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS).
Le denosumab a fait l’objet d’une étude de phase II ouverte à laquelle a participé un sous-groupe de patients adolescents (10 patients pour l’analyse intérimaire et 28 patients pour l’analyse finale; âge : de 13 à 17 ans) présentant des TCGO et dont le squelette avait atteint sa pleine maturité, celle-ci étant définie par la maturité d’au moins 1 os long (p. ex., fermeture du cartilage de conjugaison de l’humérus) et un poids corporel d’au moins 45 kg (voir les sections 1, INDICATIONS et 14, ESSAIS CLINIQUES). Le profil d’effets indésirables semblait comparable chez les adolescents dont le squelette avait atteint sa pleine maturité et les adultes.
Le traitement par le denosumab peut entraver la croissance osseuse chez les enfants dont le cartilage de conjugaison n’est pas solidifié et inhiber l’éruption des dents. Chez des rats nouveau-nés, l’inhibition du RANKL (la cible du traitement par le denosumab) à l’aide d’un produit de fusion constitué d’ostéoprotégérine couplée au fragment Fc (OPG-Fc), administré à des doses ≤ 10 mg/kg, a été associée à l’inhibition de la croissance des os et de l’éruption des dents. Des singes adolescents qui ont reçu des doses de 50 mg/kg et de 10 mg/kg de denosumab (soit 15 fois et 2,8 fois, respectivement, l’exposition observée chez les humains adultes ayant reçu 120 mg par voie sous-cutanée toutes les 4 semaines sur la base de l’ASC) avaient des cartilages de conjugaison anormaux, une anomalie qui cadre avec l’activité pharmacologique du denosumab. Chez des macaques de Buffon nouveau-nés qui avaient été exposés au denosumab in utero à raison de 50 mg/kg de poids corporel, il y a eu : une augmentation de la mortalité postnatale; des anomalies squelettiques résultant d’une perturbation de l’ostéorésorption durant la phase de croissance rapide, une solidité osseuse réduite et des fractures liées au traitement; une diminution de l’hématopoïèse; une malposition des dents et une dysplasie dentaire (sans effets indésirables sur l’éruption des dents); l’absence de ganglions lymphatiques périphériques; enfin, un retard de la croissance néonatale. À la suite d’une période de récupération allant de la naissance jusqu’à l’âge de 6 mois, certaines lésions persistaient, soit : une légère diminution de la longueur des os (fémurs, vertèbres et mâchoires), une diminution de l’épaisseur de l’os cortical associée à une solidité osseuse réduite; une hématopoïèse extramédullaire; une dysplasie dentaire et l’absence de certains ganglions lymphatiques ou une réduction de leur taille. Un des nouveau-nés présentait une minéralisation allant de minime à modérée dans plusieurs tissus (voir la section 16, TOXICOLOGIE NON CLINIQUE).
7.1.4 Personnes âgées (< 65 ans)
Du nombre total de patients faisant partie des essais cliniques pivots portant sur le cancer avancé, 1 271 patients (44,4 %) traités par le denosumab étaient âgés de 65 ans ou plus. Du nombre total de patients faisant partie de l’essai clinique pivot portant sur le myélome multiple, 387 patients (45,1 %) traités par le denosumab étaient âgés de plus de 65 ans. Dans l’ensemble, aucune différence sur les plans de l’innocuité ou d’efficacité n’a été observée entre les patients âgés et les patients plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables suivants sont abordés dans la présente section et ailleurs dans la monographie du produit :
- Hypocalcémie (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS, Troubles endocriniens et métaboliques, Hypocalcémie)
Ostéonécrose de la mâchoire (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS,
Autres, Ostéonécrose de la mâchoire [ONM])
Fractures vertébrales multiples après l’arrêt du traitement (voir la section 7, MISES EN
GARDE ET PRÉCAUTIONS, Autres, Fractures vertébrales multiples après l’arrêt du traitement)
Les effets indésirables les plus fréquents chez les patients atteints de métastases osseuses découlant d’une tumeur solide et traités par ledenosumab (incidence par patient égale ou supérieure à 10 %) étaient la dyspnée et la douleur musculosquelettique.
L’effet indésirable grave le plus fréquent chez les patients atteints de métastases osseuses découlant d’une tumeur solide et traités par le denosumab était la dyspnée.
Les effets indésirables les plus fréquents ayant mené à l’abandon du traitement par ledenosumab chez les patients atteints de métastases osseuses découlant d’une tumeur solide étaient l’ostéonécrose et l’hypocalcémie.
L’effet indésirable le plus fréquent chez les patients atteints d’un myélome multiple était l’hypocalcémie (incidence par patient égale ou supérieure à 10 %).
L’effet indésirable grave le plus fréquent chez les patients atteints d’un myélome multiple était l’ostéonécrose de la mâchoire (incidence par patient égale ou supérieure à 1 %).
L’effet indésirable le plus fréquent ayant mené à l’abandon du traitement par le denosumab chez les patients atteints d’un myélome multiple était l’ostéonécrose de la mâchoire (incidence par patient égale ou supérieure à 1 %).
Dans l’analyse intégrée initiale (analyse finale de l’étude 5 [20040215] et analyse intérimaire de l’étude 6 [20062004]), les effets indésirables les plus fréquents chez les patients atteints de TCGO et traités par le denosumab (incidence par patient égale ou supérieure à 5 %) étaient la douleur musculosquelettique et l’hypophosphatémie. Dans l’analyse intégrée finale (analyses finales des études 5 et 6), les effets indésirables supplémentaires suivants ont été fréquents (incidence par patient égale ou supérieure à 5 %) : ostéonécrose de la mâchoire, hypocalcémie et dyspnée.
Dans l’analyse intégrée initiale (analyse finale de l’étude 5 et analyse intérimaire de l’étude 6) comme dans l’analyse intégrée finale (analyses finales des études 5 et 6), l’effet indésirable grave le plus fréquent chez les patients atteints de TCGO et traités par le denosumab était l’ostéonécrose de la mâchoire.
Dans l’analyse intégrée initiale (analyse finale de l’étude 5 et analyse intérimaire de l’étude 6) comme dans l’analyse intégrée finale (analyses finales des études 5 et 6), l’effet indésirable le plus fréquent ayant mené à l’abandon du traitement par le denosumab chez les patients atteints de TCGO et traités par le denosumab était l’ostéonécrose de la mâchoire.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Un effet indésirable est un événement inattendu et qu’on peut raisonnablement associer à l’usage d’un médicament, tandis que les événements indésirables n’ont pas nécessairement de lien de causalité avec la prise du médicament. Bien que la plupart des données présentées dans cette section portent sur les effets indésirables, certaines données comportent de l’information sur des événements indésirables particuliers.
Métastases osseuses découlant d’une tumeur solide
L’innocuité du denosumab a été évaluée lors de 3 études à double insu, à double placebo et à répartition aléatoire (voir la section 14, ESSAIS CLINIQUES) dans le cadre desquelles 2 841 patients présentant des métastases osseuses liées à un cancer de la prostate, à un cancer du sein ou à d’autres tumeurs solides, ou des lésions osseuses lytiques secondaires à un myélome multiple ont reçu au moins 1 dose de denosumab. Dans le cadre des études 1, 2 et 3, les patients ont été répartis de manière aléatoire et ont reçu soit 120 mg de denosumab par injection sous-cutanée toutes les 4 semaines, soit 4 mg d’acide zolédronique (dose ajustée en présence d’une fonction rénale réduite) par perfusion intraveineuse (i.v.) toutes les 4 semaines. Parmi les critères de sélection, notons un taux de calcium sérique (corrigé) de 8 à 11,5 mg/dL (de 2 à 2,9 mmol/L) et une clairance de la créatinine de 30 mL/min ou plus. Les patients ayant déjà été traités par un bisphosphonate administré par voie i.v. ont été exclus, ainsi que les patients ayant des antécédents d’ONM ou d’ostéomyélite de la mâchoire, un trouble dentaire ou de la mâchoire actif nécessitant une chirurgie buccale, une plaie chirurgicale dentaire ou buccale non guérie ou encore les patients chez qui toute intervention dentaire effractive était prévue. Au cours de l’étude, des analyses biochimiques, dont le dosage du calcium et du phosphore sériques ont été réalisées toutes les 4 semaines. Un supplément de calcium et de vitamine D était recommandé mais n’était pas obligatoire.
La durée médiane d’exposition au denosumab était de 12 mois (min. et max. : 0,1 et 41) et la durée médiane de participation à l’étude était de 13 mois (min. et max. : 0,1 et 41). Parmi les patients traités par le denosumab, 46 % étaient des femmes. Par ailleurs, 85 % des sujets étaient des personnes blanches, 5 % étaient d’origine hispanique ou latino-américaine, 6 %, d’origine asiatique et 3 % étaient des personnes noires. L’âge médian était de 63 ans (min. et max. : 18 et 93). Soixante-quinze pour cent des patients traités par le denosumab recevaient une chimiothérapie concomitante.
Les effets indésirables qui sont survenus au cours de ces études correspondaient généralement, par leur nature et leur fréquence, aux effets attendus chez des patients atteints d’un cancer et de métastases osseuses et dont beaucoup recevaient un traitement antinéoplasique. Le Tableau 2 montre les effets indésirables signalés chez 1 % ou plus des patients de ces études.
Tableau 2. Effets indésirables survenus à une incidence par sujet ≥ 1 % dans un groupe de traitement (Ensemble d’analyse primaire de l’innocuité chez les patients atteints d’un cancer avancé) (Analyse intégrée des études 1, 2 et 3)
Classification par appareil, système et organe Terme privilégié | Denosumab 120 mg toutes les 4 semaines (N = 2 841) n (%) | Acide zolédronique 4 mg toutes les 4 semaines (N = 2 836) n (%) |
Troubles du métabolisme et de la nutrition Hypocalcémie 265 (9,3) 134 (4,7) Hypophosphatémie 61 (2,1) 32 (1,1) Troubles musculosquelettiques et du tissu conjonctif Douleur musculosquelettique 357 (12,6) 385 (13,6) Troubles respiratoires, thoraciques et médiastinaux Dyspnée 585 (20,6) 507 (17,9) Ostéonécrose de la mâchoire confirméea 52 (1,8) 37 (1,3) | ||
N = nombre de sujets ayant reçu ≥ 1 dose active du produit de recherche
n = nombre de sujets signalant ≥ 1 événement
a Résumé des effets indésirables selon les termes privilégiés, sauf dans le cas de l’ostéonécrose de la mâchoire confirmée.
Comprend uniquement les événements apparus en cours de traitement, c’est-à-dire tous les événements qui sont apparus après l’administration de la première dose du produit de recherche.
Les termes privilégiés sont codifiés selon le MedDRA, version 12.1.
Myélome multiple
L’étude 4, une étude internationale, à répartition aléatoire (1:1), menée à double insu et contrôlée par un produit actif, avait pour but de comparer le denosumab avec l’acide zolédronique chez des patients ayant récemment reçu un diagnostic de myélome multiple (voir la section 14, ESSAIS CLINIQUES). Dans le cadre de cette étude, 1 718 patients atteints d’un myélome multiple et ayant au moins 1 lésion osseuse ont reçu, après la répartition aléatoire, soit 120 mg de denosumab par voie sous-cutanée toutes les 4 semaines, soit 4 mg d’acide zolédronique par voie i.v. toutes les 4 semaines (la dose était ajustée en présence d’insuffisance rénale; les patients dont la clairance de la créatinine était inférieure à 30 mL/minute ont été exclus, conformément aux renseignements thérapeutiques de l’acide zolédronique).
Dans l’un et l’autre groupe de l’étude, les proportions de patients qui avaient une atteinte de stade I, de stade II ou de stade III selon le système international de classification (ISS [pour International Staging System]) au moment du diagnostic étaient de 32,4 %, de 38,2 % et de 29,3 %, respectivement. Dans le groupe denosumab, 46 % des sujets étaient des femmes; par ailleurs, 82 % des sujets étaient des personnes blanches, 12 % étaient d’origine asiatique et 4 % étaient des personnes noires. L’âge médian était de 63 ans (min. et max. : 29 et 91). La durée médiane de l’exposition au denosumab était de 16 mois (min. et max. : 1 et 50) et la durée médiane de la participation à l’étude était de 17 mois (min. et max. : 0 et 49). Le nombre médian de doses administrées était de 16 dans le cas du denosumab et de 15 dans celui de l’acide zolédronique.
Les effets indésirables qui se sont produits chez ≥ 1 % des sujets de cette étude sont précisés au Tableau 3.
Tableau 3. Effets indésirables survenus à une incidence par sujet ≥ 1 % dans un groupe de traitement (Ensemble d’analyse de l’innocuité chez les patients atteints d’un myélome multiple) (Analyse primaire de l’étude 4)
Classification par appareil, système et organe Terme privilégié | Denosumab 120 mg toutes les 4 semaines (N = 850) n (%) | Acide zolédronique 4 mg toutes les 4 semaines (N = 852) n (%) |
Troubles du métabolisme et de la nutrition Hypocalcémie 139 (16,4) 101 (11,9) Hypophosphatémie 54 (6,4) 43 (5,0) Troubles musculosquelettiques et du tissu conjonctif Douleur musculosquelettique 64 (7,5) 67 (7,9) Troubles respiratoires, thoraciques et médiastinaux Dyspnée 72 (8,5) 89 (10,4) Ostéonécrose de la mâchoire confirméea 35 (4,1) 24 (2,8) | ||
N = nombre de sujets ayant reçu ≥ 1 dose active du produit de recherche
n = nombre de sujets signalant ≥ 1 événement
a Résumé des effets indésirables selon les termes privilégiés, à l’exception des cas de fracture atypique du fémur confirmée et d’ostéonécrose de la mâchoire confirmée.
Comprend uniquement les événements apparus en cours de traitement (soit les événements qui sont survenus entre l’administration de la première dose du produit de recherche et les 30 jours suivant l’administration de la dernière dose du produit de recherche ou la visite de fin de la phase de traitement, selon l’éventualité la plus tardive), sauf dans le cas de l’ostéonécrose de la mâchoire confirmée pour laquelle tous les événements apparus après l’administration de la première dose du produit de recherche sont inclus.
Les termes privilégiés sont codifiés selon le MedDRA, version 19.0.
Tumeur à cellules géantes de l'os
L’innocuité du denosumab a été évaluée dans 2 études de phase II ouvertes à un seul groupe (études 5 et 6) (voir la section 14, ESSAIS CLINIQUES) au cours desquelles des patients (n = 304 dans l’analyse intégrée initiale et n = 548 dans l’analyse intégrée finale) atteints de TCGO ont reçu au moins 1 dose de denosumab. Les patients ont reçu 120 mg de denosumab par voie sous-cutanée toutes les 4 semaines et une dose d’attaque de 120 mg les jours 8 et 15. Dans l’analyse intégrée initiale (analyse finale de l’étude 5 et analyse intérimaire de l’étude 6), des 304 patients qui ont reçu le denosumab, 147 ont été traités par le denosumab pendant 1 an ou plus, 46, pendant 2 ans ou plus, et 15, pendant 3 ans ou plus. Le nombre médian de doses reçues est de 14 (min. et max. : 1 et 60), et le nombre médian de mois de participation à l’étude, de 11 (min. et max. : 0 et 54).
Les femmes représentaient 58 % des sujets recrutés. La majorité des sujets étaient des personnes blanches (80,3 %). L’âge médian des sujets était de 33 ans (min. et max. : 13 et 83); 10 sujets étaient des adolescents (âgés de 13 à 17 ans) dont le squelette avait atteint sa pleine maturité.
À l’analyse intégrée finale des études 5 et 6, des 548 patients qui ont reçu le denosumab, 467 ont été traités par le denosumab pendant 1 an ou plus, 323, pendant 2 ans ou plus et 255, pendant 3 ans ou plus. Le nombre médian de doses reçues est de 33 (min. et max. : 4 et 138) et le nombre médian de mois de participation à l’étude, de 60 (min. et max. : 0 et 140).
Les femmes représentaient 57 % des sujets recrutés. La majorité des sujets (81,9 %) étaient des personnes blanches (81,9 %). L’âge médian des sujets était de 33 ans (min. et max. : 13 et 83); 28 sujets étaient des adolescents (âgés de 13 à 17 ans) dont le squelette avait atteint sa pleine maturité.
Le Tableau 4 présente les effets indésirables survenus chez 1 % ou plus des patients de ces études et rapportés dans l’analyse intégrée initiale (analyse finale de l’étude 5 et analyse intérimaire de l’étude 6).
Tableau 4. Effets indésirables survenus à une incidence par sujet ≥ 1 % (Ensemble d’analyse de l’innocuité chez les patients atteints de tumeurs à cellules géantes de l’os, phase d’analyse portant sur le traitement) (Analyse intégrée initiale des études 5 et 6)
Classification par appareil, système et organe
Terme privilégié
Denosumab 120 mg toutes les
4 semaines (N = 304) n (%)
Troubles du métabolisme et de la nutrition
Hypophosphatémie 17 (5,6)
Hypocalcémie 13 (4,3)
Troubles musculosquelettiques et du tissu conjonctif
Douleur musculosquelettique 26 (8,6)
Troubles respiratoires, thoraciques et médiastinaux
Dyspnée 11 (3,6) Ostéonécrose de la mâchoire confirméea 4 (1,3)
N = nombre de sujets ayant reçu ≥ 1 dose active du produit de recherche
n = nombre de sujets signalant ≥ 1 événement
a Résumé des effets indésirables selon les termes privilégiés, sauf dans le cas de l’ostéonécrose de la mâchoire confirmée.
Comprend uniquement les événements apparus en cours de traitement, c’est-à-dire tous les événements qui sont apparus après l’administration de la première dose du produit de recherche, sauf dans le cas de l’hypercalcémie. En ce qui concerne l’hypercalcémie, tous les événements indésirables survenus jusqu’à 30 jours après l’administration de la dernière dose de denosumab au cours de la phase de traitement initiale sont inclus. Les sujets qui sont passés de l’étude 20040215 à l’étude 20062004 ou qui ont abandonné l’étude 20040215 pour entrer dans l’étude 20062004 ne sont comptés qu’une seule fois et leur période d’analyse commence dans l’étude 20040215 et se termine dans l’étude 20062004.
Les termes privilégiés sont codifiés selon le MedDRA, version 14.1.
Dans l’analyse finale de l’étude 6, les effets indésirables apparus en cours de traitement les plus fréquents chez les 526 sujets qui ont reçu au moins 1 dose de denosumab étaient la douleur musculosquelettique (12,7 %), l’hypophosphatémie (12,4 %), l’ostéonécrose de la mâchoire (6,7 %) et l’hypocalcémie (6,5 %). L’effet indésirable grave apparu en cours de traitement le plus fréquent était l’ostéonécrose de la mâchoire (3,8 %). Les événements indésirables d’intérêt suivants, apparus en cours de traitement, ont également été observés : douleur musculosquelettique (68,4 %), infections (53,4 %), événements indésirables potentiellement associés à une hypersensibilité (20,2 %), troubles vasculaires (10,3 %) et troubles cardiaques (6,1 %). La fréquence des événements indésirables mortels apparus en cours de traitement était de 2,1 % (11 des 526 sujets); trois de ces décès ont été considérés par les chercheurs comme étant liés au denosumab (0,6 %; sarcome de l’os, rhabdomyosarcome et sarcome). La fréquence des événements indésirables apparus en cours de traitement et ayant mené à l’abandon de la phase de traitement était de 9,9 % (52 des 526 patients).
Hypercalcémie maligne réfractaire aux bisphosphonates intraveineux
L’innocuité du denosumab a été évaluée dans une étude ouverte à un seul groupe (étude 7) menée auprès de 33 patients atteints d’hypercalcémie maligne (avec ou sans métastases osseuses) réfractaire au traitement par des bisphosphonates intraveineux. Les patients ont reçu le denosumab par voie sous-cutanée toutes les 4 semaines ainsi que des doses supplémentaires de 120 mg les jours 8 et 15 du premier mois de traitement.
Des 33 patients qui ont reçu le denosumab, 33 ont été traités par le denosumab pendant 1 mois ou plus, 5 autres, pendant 6 mois ou plus et 3, pendant 1 an ou plus. Le nombre médian de doses reçues était de 4 (min. et max. : 1 et 25) et le nombre médian de mois de participation à l’étude, de 1,8 (min. et max. : 0 et 23). Les hommes représentaient 64 % des sujets recrutés, et 70 % des sujets étaient des personnes blanches. L’âge médian des sujets était de 63 ans (min. et max. : 22 et 89).
Le profil des effets indésirables de denosumab chez les patients atteints d’hypercalcémie maligne était semblable à celui observé dans le cadre des études 1, 2, 3, 5 et 6 (Tableau 5). Les effets indésirables les plus fréquents (fréquence égale ou supérieure à 10 %) étaient la dyspnée (9 patients, 27 %) et l’hypophosphatémie (4 patients, 12,1 %). L’incidence par patient des événements indésirables s’étant soldés par le décès a été de 78,8 %. L’effet indésirable grave le plus fréquent a été la dyspnée (3 sujets, 9 %). Aucun effet indésirable ayant entraîné l’abandon du traitement par le denosumab n’a été signalé.
Tableau 5. Effets indésirables survenus à une incidence par sujet ≥ 1 % (Ensemble d’analyse de l’innocuité chez les patients atteints d’hypercalcémie maligne) (Données d’analyse du suivi de l’innocuité dans le cadre de l’étude 7)
Classification par appareil, système et organe
Terme privilégié
Denosumab 120 mg toutes les
4 semaines (N = 33)
n (%)
Troubles du métabolisme et de la nutrition
Hypophosphatémie 4 (12,1)
Hypocalcémie 3 (9,1)
Troubles musculosquelettiques et du tissu conjonctif
Douleur musculosquelettique 2 (6,1)
Troubles respiratoires, thoraciques et médiastinaux
Dyspnée 9 (27,3)
N = nombre de sujets ayant reçu ≥ 1 active du produit de recherche
n = nombre de sujets signalant ≥ 1 événement.
Résumé des effets indésirables selon les termes privilégiés. Comprend uniquement les événements apparus en cours de traitement, c’est-à-dire tous les événements qui sont apparus après l’administration de la première dose du produit de recherche.
Les termes privilégiés sont codifiés selon le MedDRA, version 16.0.
Le chercheur a considéré 1 événement qui s’est soldé par le décès (arrêt cardiaque) et 1 cas de colite grave de grade 4 comme étant liés au traitement par le denosumab. Des événements de grade 3 liés au traitement par le denosumab, soit la fatigue, les infections et l’hypophosphatémie, ont été signalés respectivement chez 3 %, 6,1 % et 9,1 % des patients.
Hypocalcémie
Dans des essais cliniques menés auprès de patients atteints d’un cancer avancé et ayant une fonction rénale adéquate (définie comme une clairance de la créatinine estimée ≥ 30 mL/min), une hypocalcémie a été signalée en tant qu’événement indésirable chez 9,6 % des patients dans le groupe denosumab et 5,0 % des patients du groupe recevant l’acide zolédronique.
Une hypocalcémie grave (calcémie corrigée inférieure à 1,75 mmol/L [ou à 7 mg/dL] ) a été observée chez 3,1 % des patients traités par le denosumab et 1,3 % des patients traités par l’acide zolédronique. Parmi les patients qui ont présenté une hypocalcémie grave, 33 % ont signalé 2 épisodes ou plus d’hypocalcémie grave et 16 % ont signalé 3 épisodes ou plus (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS, Troubles endocriniens et métaboliques, Hypocalcémie).
Dans les essais cliniques menés auprès de patients atteints de TCGO, une hypocalcémie modérée (calcémie corrigée inférieure à 2 à 1,75 mmol/L [ou inférieure à 8 à 7 mg/dL] ) avail été observée chez 2,6 % des patients traités par le denosumab selon l`analyse initiale. Dans l’analyse intégrée finale des essais cliniques menés chez des patients atteints de TCGO, une hypocalcémie modérée (définie comme ci-haut) a été observée chez 4,4 % des patients traités par le denosumab.
Deux essais cliniques ont été menés auprès de sujets non atteints de cancer et présentant divers degrés de fonction rénale.
Au cours de l’une des études, des sujets (N = 55) ayant divers degrés de fonction rénale (allant d’une fonction normale à l’insuffisance rénale terminale nécessitant la dialyse) ont reçu une dose unique de 60 mg de denosumab par voie sous-cutanée. Une hypocalcémie a été constatée chez 8 sujets (15 %), dont 1 (2 %) qui était symptomatique. Deux sujets (4 %) ont subi un événement indésirable, soit une hypocalcémie, qualifié de grave. Les sujets étaient tous deux atteints d’une insuffisance rénale chronique (IRC) sévère et avaient été admis à l’étude avant que le protocole n’exige la prise de suppléments de calcium et de vitamine D.
Dans le cadre de l’autre étude, des patients (N = 32) atteints d’une insuffisance rénale grave (clairance de la créatinine inférieure à 30 mL/minute et/ou sous dialyse) ont reçu 2 doses de 120 mg de denosumab par voie sous-cutanée (jours 1 et 29). En tout, 2 patients (1 de chaque groupe) ont eu une hypocalcémie symptomatique, selon les événements indésirables cliniques et les symptômes concomitants. Un patient du groupe IRC sévère a eu des spasmes musculaires concomitants, tandis que 1 patient du groupe IRC sous dialyse a subi une paresthésie concomitante. Par conséquent, l’incidence globale d’hypocalcémie d’importance clinique (calcémie corrigée inférieure à 1,75 mmol/L ou hypocalcémie symptomatique) a été de 9,4 % : 1 patient sur 16 (6,3 %) dans le groupe IRC sévère et 2 patients sur 16 (12,5 %) dans le groupe IRC sous dialyse. Dans les 2 cas, l’hypocalcémie symptomatique était légère. Des hausses concomitantes du taux de parathormone (PTH) ont également été constatées chez des patients atteints d’insuffisance rénale grave ou soumis à la dialyse qui ont reçu le denosumab. Au début de l’étude, les valeurs médianes (min. et max.) de la PTH intacte (iPTH) étaient de 6,1 pmol/L (1,06 pmol/L et 13,2 pmol/L) et de 16,3 pmol/L (0,3 pmol/L et 37,0 pg/mL) dans les groupes IRC sévère et IRC sous dialyse, respectivement. À la fin de l’étude (jour 113), les valeurs médianes (min. et max.) de l’iPTH étaient de 7,1 pmol/L (0,85 pmol/L et 372,2 pmol/L) et de 31,5 pmol/L (1,3 pmol/L et 136,1 pmol/mL) dans les groupes IRC sévère et IRC sous dialyse, respectivement. La variation médiane (en pourcentage) entre le début et la fin de l’étude (jour 113) était de 15,0 % dans le groupe IRC sévère et de 107,5 % dans le groupe IRC sous dialyse. La hausse maximale médiane (min. et max.) du taux de PTH était de 19,4 pmol/L (2,8 pmol/L et 372,2 pmol/L) dans le groupe IRC sévère et de 64,2 pmol/L (1,3 pmol/L et 396,1 pmol/L) dans le groupe IRC sous dialyse. Le pourcentage médian (min. et max.) de variation de la hausse maximale de la PTH depuis le début de l’étude était de 164,8 % (28,2 % et 2729,0 %) dans le groupe IRC sévère et de 256,1 % (46,8 % et 1681,9 %) dans le groupe IRC sous dialyse. Dans ces mêmes groupes, l’intervalle médian (min. et max.) avant l’atteinte de la hausse maximale du taux de PTH était, respectivement, de 22,5 jours (3 jours et 115 jours) et de 64,0 jours (6 jours et 115 jours), tandis que la durée médiane (min. et max.) de la hausse (20 % au-dessus des valeurs initiales) était, respectivement, de 41,0 jours (3,0 jours et 112 jours) et de 79,5 jours (11,0 jours et 216,0 jours).
Dans les 2 études, le risque d’hypocalcémie a augmenté en fonction de l’aggravation de l’insuffisance rénale ainsi qu’en l’absence de suppléments de calcium ou d’un apport de calcium adéquat.
Ostéonécrose de la mâchoire (ONM)
Dans des essais cliniques menés auprès de patients atteints d’un cancer avancé, une ONM a été confirmée chez 1,8 % des patients du groupe denosumab (exposition médiane de 12,0 mois; min. et max. : 0,1 et 40,5) et 1,3 % des patients du groupe recevant l’acide zolédronique (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS). Cinquante-huit pour cent des sujets du groupe traité par le denosumab et 65 % des sujets du groupe traité par l’acide zolédronique avaient subi une extraction dentaire antérieure ou concomitante; 42 % des sujets du groupe traité par le denosumab et 27 % des sujets du groupe traité par l’acide zolédronique portaient une prothèse dentaire ou un autre dispositif dentaire, et 31 % des sujets du groupe traité par le denosumab et 32 % des sujets du groupe traité par l’acide zolédronique avaient une mauvaise hygiène buccale.
Les essais menés auprès de patients atteints du cancer du sein ou de la prostate comprenaient une période de prolongation du traitement par le denosumab (exposition globale médiane de 14,9 mois; min. et max. : 0,1 et 67,2) (voir la section 14, ESSAIS CLINIQUES). Dans le cas des patients assignés aléatoirement au groupe denosumab et ayant continué à prendre le denosumab durant la période de prolongation ouverte, l’incidence des cas d’ONM confirmée, ajustée en fonction du nombre d’années-patients, a été de 1,1 pour 100 années-patients durant la première année de traitement, de 3,7 durant la deuxième année et de 4,6 par la suite. L’intervalle médian avant l’apparition d’une ONM était de 20,6 mois (min. et max. : 4 et
- 53) (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS).
Lors d’un essai clinique de phase III à double insu contrôlé par un produit actif et portant sur des patients ayant récemment reçu un diagnostic de myélome multiple, une ONM a été confirmée chez 4,1 % des patients du groupe denosumab (exposition médiane de 15,8 mois; min. et max. : 1 et 49,8) et 2,8 % des patients du groupe ayant reçu l’acide zolédronique. Au terme de la phase de traitement à double insu de cet essai, l’incidence des cas d’ONM confirmée, ajustée en fonction du nombre d’années-patients, a été de 2,0 pour 100 années-patients durant la première année de traitement, de 5,0 durant la deuxième année et de 4,5 par la suite dans le groupe denosumab (exposition médiane de 19,4 mois; min. et max. : 1 et 52). L’intervalle médian avant l’apparition d’une ONM était de 18,7 mois (min. et max. : 1 et
- 44) (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS).
Dans les essais cliniques menés chez les patients atteints de TCGO, lors de l’analyse intégrée initiale (analyse finale de l’étude 5 et analyse intérimaire de l’étude 6), des cas d’ONM ont été confirmés chez 4 des 304 patients (1,3 %) ayant reçu le denosumab. L’intervalle médian avant l’apparition d’une ONM était de 16 mois (min. et max. : 13 et 20).
Une analyse finale d’un essai clinique de phase II en mode ouvert (étude 6) mené auprès de patients atteints de TCGO a montré que des cas d’ONM avaient été confirmés chez 36 des 526 patients (6,8 %) (nombre médian de doses : 34 [min. et max. : 4 et 116]). De ces 36 cas, 26 (4,9 %) étaient signalés comme des événements indésirables graves par les chercheurs. À la fin de l’essai, la durée médiane de la participation à l’essai, y compris la phase de suivi de l’innocuité, était de 60,9 mois (min. et max. : 0 et 112,6). L’incidence des cas d’ONM confirmée, ajustée en fonction des années-patients, était au total de 1,5 pour 100 années-patients (0,2 pour 100 années-patients pendant la première année de traitement, 1,5 pendant la deuxième année, 1,8 pendant la troisième année, 2,1 pendant la quatrième année, 1,4 pendant la cinquième année et 2,2 par la suite. L`intervalle médian avant l’apparition de l’ONM était de 41 mois (min. et max. : 11 et 96) (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS).
Fractures atypiques du fémur
Au cours du programme d’essais cliniques, les fractures atypiques du fémur ont été peu fréquentes chez les patients qui ont reçu 120 mg de denosumab; plus la durée du traitement était longue, plus le risque augmentait. Des événements se sont produits pendant le traitement et jusqu’à 9 mois après la fin de celui-ci.
Tumeurs malignes
Dans une analyse des données sur l’innocuité regroupées provenant d’essais cliniques réalisés auprès de patients cancéreux présentant des métastases osseuses, l’incidence globale des nouvelles tumeurs primitives était de 0,99 % (28 patients sur 2 841) dans le groupe denosumab et de 0,63 % (18 patients sur 2 836) dans le groupe ayant reçu l’acide zolédronique. Dans l’essai portant sur le cancer du sein, l’incidence était de 0,5 % dans le groupe denosumab (5 patients sur 1 020) comme dans le groupe ayant reçu l’acide zolédronique (5 patients sur 1 013). Chez des patients présentant d’autres tumeurs solides ou un myélome multiple, l’incidence était de 0,6 % (5 patients sur 878) et de 0,3 % (3 patients sur 878) dans les groupes denosumab et acide zolédronique, respectivement. Dans l’essai portant sur le cancer de la prostate, l’incidence était de 1,9 % (18 patients sur 943) dans le groupe denosumab et de 1,1 % (10 patients sur 945) dans le groupe ayant reçu l’acide zolédronique. Dans l’analyse finale de l’essai sur le TCGO (étude 6), l’incidence des nouvelles tumeurs était de 3,8 % (20 patients sur 526, tous des adultes).
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Effets indésirables peu courants observés au cours des essais cliniques (< 1 %) chez les patients atteints d’un cancer avancé qui touche les os, selon la classification par appareil, système et organe
TROUBLES DU SYSTÈME IMMUNITAIRE : hypersensibilité médicamenteuse Effets indésirables peu courants observés au cours des essais cliniques (< 1 %) chez les patients atteints d’un myélome multiple, selon la classification par appareil, système et organe
TROUBLES DU SYSTÈME IMMUNITAIRE : hypersensibilité médicamenteuse
8.4 Résultats de laboratoire anormaux : hématologie, chimie clinique et autres données quantitatives
Conclusions des essais cliniques
Dans des essais cliniques menés chez des patients cancéreux ayant des métastases osseuses, une baisse de grade 3 du taux de calcium sérique a été observée chez 2,5 % des patients traités par le denosumab et 1,2 % des patients traités par l’acide zolédronique. Une baisse de grade 4 du taux de calcium sérique a été observée chez 0,6 % des patients traités par le denosumab et 0,2 % des patients traités par l’acide zolédronique (voir la section 7, MISES EN GARDE ET PRÉCAUTIONS, Troubles rénaux). Lors des études, l’apparition d’une hypocalcémie chez des patients atteints d’insuffisance rénale grave (clairance de la créatinine inférieure à 30 mL/minute et/ou sous dialyse) s’est accompagnée d’une hausse du taux de parathormone.
Une hypophosphatémie grave (grade 3) s’est produite chez 15,4 % des patients traités par le denosumab et 7,4 % des patients traités par l’acide zolédronique.
Dans des essais cliniques menés chez des patients atteints de TCGO (analyse finale de l’étude 5 et analyse intérimaire de l’étude 6), la fréquence des baisses de grade 2 du taux de calcium sérique corrigé s’est établie à 2,6 %, alors qu’aucun cas de grade 3 ou 4 n’a été observé. Dans la même analyse intégrée, une hypophosphorémie de grade 3 selon les critères CTCAE (Common Terminology Criteria for Adverse Events) a été observée chez 29 patients (9,5 %).
Dans l’analyse intégrée finale des études 5 et 6, la fréquence des baisses de grade 2, 3 et 4 du taux de calcium sérique corrigé s’est établie à 4,4 %, 0,2 % et 0,4 %, respectivement. Une hypophosphorémie de grade 3 selon les critères CTCAE a été observée chez 108 patients (19,7 %).
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables suivants ont été signalés après la commercialisation du produit chez des patients recevant le denosumab :
- Hypocalcémie grave symptomatique, y compris des cas qui se sont soldés par un décès
- Hypersensibilité, y compris des réactions anaphylactiques
- Douleur musculosquelettique, y compris des cas graves
- Éruptions lichénoïdes d’origine médicamenteuse (p. ex., réactions semblables au lichen plan)
- Alopécie
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude officielle sur les interactions médicamenteuses n’a été réalisée avec le denosumab.
9.3 Interactions médicament-comportement
Les interactions avec les comportements n’ont pas été établies.
9.4 Interactions médicament-médicament
Les interactions avec d’autres médicaments n’ont pas été établies.
Dans les essais cliniques, le denosumab a été administré en association avec des traitements standards contre le cancer et à des patients qui avaient déjà reçu des bisphosphonates. Les différences apparentes quant à la pharmacocinétique et à la pharmacodynamique du denosumab administré avec une chimiothérapie concomitante et/ou une thérapie hormonale, ou administré à des patients ayant été exposés aux bisphosphonates par voie intraveineuse étaient minimes par rapport à la variabilité interindividuelle inhérente au sein d’une population de patients.
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec les plantes médicinales n’ont pas été établies.
9.7 Interactions médicament-tests de laboratoire
Les interactions avec les tests de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Wyost (denosumab) est un anticorps monoclonal IgG2 entièrement humain doté d’un haut degré d’affinité et de spécificité pour le ligand du RANK (RANKL) humain. Le denosumab se lie au ligand du RANK (RANKL), une protéine transmembranaire ou soluble essentielle à la formation, au fonctionnement et à la survie des ostéoclastes, les cellules responsables de la résorption osseuse. La liaison de denosumab avec le RANKL empêche ce dernier d’activer son seul récepteur, le RANK, à la surface des ostéoclastes et de leurs précurseurs. La prévention de l’interaction entre le RANK et son ligand inhibe la formation, le fonctionnement et la survie des ostéoclastes, ce qui réduit la résorption osseuse et interrompt la destruction des os causée par le cancer.
Myélome multiple et métastase osseuse découlant d’une tumeur solide
Le denosumab empêche le RANKL d’activer son récepteur, le RANK, à la surface des ostéoclastes et de leurs précurseurs. Une hausse de l’activité des ostéoclastes, stimulée par le RANKL, est un médiateur principal des maladies osseuses en présence de tumeurs métastatiques et d’un myélome multiple. La prévention de l’interaction entre le RANK et son ligand inhibe la formation, le fonctionnement et la survie des ostéoclastes, ce qui réduit la résorption osseuse et interrompt la destruction des os causée par le cancer.
Tumeur à cellules géantes de l’os
Les TCGO se caractérisent par la présence de cellules stromales exprimant le RANKL et de cellules géantes semblables à des ostéoclastes exprimant le RANK. Chez les patients atteints de TCGO, le denosumab se lie au RANKL, ce qui réduit de manière appréciable ou élimine les cellules géantes semblables à des ostéoclastes. En conséquence, l’ostéolyse diminue et le stroma prolifératif de la tumeur est remplacé par du nouveau tissu osseux différencié et densément tissé qui ne prolifère plus.
Hypercalcémie maligne réfractaire aux bisphosphonates intraveineux
La principale cause de l’hypercalcémie maligne humorale ou causée par des lésions osseuses est l’augmentation de la résorption osseuse, laquelle entraîne des concentrations élevées de calcium dans le liquide extracellulaire. L’augmentation de la résorption osseuse est déclenchée par la libération de molécules de signalisation – telles que la protéine liée à l’hormone parathyroïde (PTHrP), les prostaglandines et les cytokines – par les cellules cancéreuses et les cellules stromales. Ces molécules stimulent l’expression du ligand du RANK (RANKL) par les ostéoblastes et d’autres cellules stromales. Après la fixation à son récepteur, le RANK, le RANKL stimule le recrutement et la différenciation des ostéoclastes. La résorption osseuse qui en résulte entraîne une augmentation des concentrations de calcium dans le liquide extracellulaire et le sérum. Le denosumab se lie au RANKL et empêche son interaction avec le RANK et, de ce fait la formation, le fonctionnement et la survie des ostéoclastes, réduisant ainsi le taux sérique de calcium.
Pharmacologie animale
Le denosumab s’est révélé être un puissant inhibiteur de la résorption osseuse chez les singes par l’intermédiaire de l’inhibition du RANKL. Des singes adolescents qui ont reçu des doses de denosumab entraînant une exposition générale (ASC) 15 fois (dose de 50 mg/kg) et 2,8 fois (dose de 10 mg/kg) supérieure à celle observée chez les humains adultes recevant 120 mg par voie sous-cutanée toutes les 4 semaines avaient des cartilages de conjugaison anormaux; il est considéré que cette anomalie cadre avec l’activité pharmacologique du denosumab. Selon des études sur la distribution tissulaire, le denosumab ne se lie pas aux tissus exprimant d’autres membres de la superfamille des TNF, y compris le ligand TRAIL (TNF-related apoptosis-inducing ligand).
Étant donné que l’activité biologique du denosumab chez les animaux est propre aux primates autres que les humains, l’évaluation de souris dont les gènes ont été modifiés (knockout) ou l’utilisation d’autres inhibiteurs biologiques de la voie RANK/RANKL, comme l’OPG-Fc et le RANK-Fc, ont servi à évaluer les propriétés pharmacodynamiques du denosumab dans des modèles de rongeurs. Dans des modèles de souris représentant des métastases osseuses du cancer de la prostate, du CPNPC et du cancer du sein positif et négatif pour les récepteurs des œstrogènes chez l’humain, l’OPG-Fc a réduit les lésions ostéolytiques, ostéoblastiques et ostéolytiques-ostéoblastiques, retardé la formation de nouvelles métastases osseuses et réduit la croissance des tumeurs squelettiques. Lorsque l’OPG-Fc a été associée à une thérapie hormonale (tamoxifène) ou à une chimiothérapie (docétaxel) dans ces modèles, il y a eu un effet inhibiteur additif sur la croissance de tumeurs squelettiques dans les cas de cancer du sein, de la prostate ou des poumons, respectivement. Dans un modèle d’induction de tumeurs mammaires chez la souris, le RANK-Fc a retardé la formation de tumeurs.
Le rôle de l’hypercalcémie médiée par les ostéoclastes a été évalué dans 2 modèles murins d’hypercalcémie maligne humorale au moyen de l’ostéoprotégérine (OPG), un récepteur leurre endogène qui se lie au RANKL et le neutralise. Dans un modèle, des cellules syngéniques d’adénocarcinome du côlon ont été inoculées aux souris et, dans l’autre, des doses élevées de protéine liée à l’hormone parathyroïde (PTHrP) ont été injectées, soit 0,5 mg/kg par voie sous-cutanée, 2 fois par jour. Dans les 2 modèles, une seule injection d’OPG a entraîné une correction plus rapide de l’hypercalcémie établie ainsi qu’une suppression plus durable de l’hypercalcémie que des doses élevées de bisphosphonates.
Des souris knockout pour le RANK/RANKL ont présenté une absence de formation des ganglions lymphatiques et une absence de lactation due à l’inhibition de la maturation des glandes mammaires (développement lobulo-alvéolaire durant la gestation). Une réduction de la croissance osseuse ainsi qu’une absence de poussée dentaire ont été observées chez des nouveau-nés de souris knockout pour le RANK/RANKL. Une étude de corroboration menée chez des rats âgés de 2 semaines qui ont reçu un inhibiteur du RANKL, l’OPG-Fc, a également démontré une réduction de la croissance osseuse, une altération des cartilages de conjugaison et une absence de poussée dentaire. Ces changements étaient partiellement réversibles dans ce modèle lorsque l’administration de l’inhibiteur du RANKL a cessé (voir la section 7.1.3 Enfants).
10.2 Pharmacodynamie
Dans une étude clinique de phase II menée auprès de patientes atteintes d’un cancer du sein, présentant des métastases osseuses et n’ayant pas reçu de traitement i.v. antérieur par un bisphosphonate, l’administration sous-cutanée (s.-c.) du denosumab à raison de 120 mg toutes les 4 semaines a causé une baisse rapide des marqueurs de la résorption osseuse (télopeptide N-terminal urinaire [uNTX]/créatinine [Cr] et télopeptide C-terminal [CTX ]sérique); la réduction médiane était de 82 % pour le rapport uNTX/Cr en moins de 1 semaine. Les réductions des marqueurs de la résorption osseuse se sont maintenues; les réductions médianes du rapport uNTX/Cr variaient de 74 à 82 % entre la semaine 2 et la semaine 25 d’une administration continue de 120 mg toutes les 4 semaines. Dans des études cliniques de phase III menées auprès de patients atteints d’un cancer avancé qui n’avaient pas reçu auparavant un traitement i.v. par un bisphosphonate, des réductions médianes d’environ 80 % de l’uNTX/Cr entre le début du traitement et 3 mois plus tard ont été observées chez 2 075 patients atteints d’un cancer avancé (sein, prostate, myélome multiple ou autres tumeurs solides) et traités par le denosumab.
De même, dans une étude de phase II menée auprès de patients présentant des tumeurs solides et des métastases osseuses (y compris des patients présentant un myélome multiple et une maladie osseuse) qui recevaient un traitement i.v. par un bisphosphonate, et malgré un rapport uNTX/Cr > 50 nM/mM, l’administration s.-c. de denosumab toutes les 4 semaines ou toutes les 12 semaines a entraîné une réduction approximative de 80 % de l’uNTX/Cr entre le début de l’étude et 3 et 6 mois après le début du traitement.
Dans le cadre d’une étude de phase III portant sur des patients ayant récemment eu un diagnostic de myélome multiple qui ont reçu 120 mg de denosumab par voie sous-cutanée toutes les 4 semaines, des réductions médianes du rapport uNTX/Cr d’approximativement 75 % ont été constatées à la semaine 5. Les réductions des marqueurs du renouvellement osseux se sont maintenues; les réductions médianes du rapport uNTX/Cr variaient de 74 % à 79 % entre la semaine 9 et la semaine 49 d’une administration continue de 120 mg toutes les 4 semaines.
Dans une étude de phase II réalisée chez des patients atteints de TCGO qui ont reçu une posologie de denosumab de 120 mg par voie s.-c. toutes les 4 semaines et une dose d’attaque de 120 mg les jours 8 et 15, des réductions médianes du rapport uNTX/Cr et du CTX sérique d’environ 80 % ont été observées après 9 semaines. Ces réductions des marqueurs du renouvellement osseux se sont maintenues, les réductions médianes se situant entre 56 et 77 % pour l’uNTX/Cr, et entre 79 et 83 % pour le CTX sérique de la semaine 5 à la semaine 25 de l’administration continue à raison de 120 mg toutes les 4 semaines.
10.3 Pharmacocinétique
Après l’administration s.-c., la biodisponibilité était de 62 % selon une analyse pharmacocinétique de la population. Les rapports relatifs des ASC pour l’administration s.-c. et i.v. étaient de 78 % et de 75 % pour les doses de 1,0 et de 3,0 mg/kg chez les femmes ménopausées. Le denosumab a affiché une pharmacocinétique non linéaire sur un vaste intervalle de doses, mais des augmentations à peu près proportionnelles à la dose en ce qui concerne l’exposition à des doses de 60 mg (ou 1 mg/kg) et plus (par exemple, des valeurs moyennes de la Cmax. et de l’ASC de 3,8 à 4,0 fois plus élevées avec une dose 3 fois plus élevée, de 60 à 180 mg). Chez les sujets atteints d’un cancer avancé qui ont reçu par voie s.-c. de multiples doses de denosumab à raison de 120 mg toutes les 4 semaines, la concentration sérique (ASC[0-tau]) du denosumab a augmenté d'environ 2,5 fois, et l’état d’équilibre a été atteint en 6 doses ou plus. Ces résultats montrent que la pharmacocinétique du denosumab ne change pas avec la durée du traitement ou les doses répétées. Chez les sujets atteints d’un myélome multiple qui ont reçu 120 mg toutes les 4 semaines, les valeurs minimales médianes ont varié de moins de 8 % entre les mois 6 et 12. Chez les sujets atteints de TCGO qui ont reçu une dose de denosumab de 120 mg toutes les 4 semaines et une dose d’attaque de 120 mg les jours 8 et 15, l’état d’équilibre a été atteint durant le premier mois du traitement. Entre les semaines 9 et 49, les concentrations minimales médianes ont varié de moins de 9 %. À l’état d’équilibre chez ces sujets, la concentration sérique minimale moyenne était de 20,6 mcg/mL (min. et max. : 0,456 et 56,9). Chez les patients qui ont cessé de prendre 120 mg toutes les 4 semaines, la demi-vie moyenne était de 28 jours (min. et max. : 14 et 55).
Une analyse pharmacocinétique de la population a été effectuée pour évaluer les effets des caractéristiques démographiques. Cette analyse autorise à penser qu’il n’y a pas d’écart notable associé à l’âge (de 18 à 87 ans), à l`origine ethnique ou au poids corporel (de 36 à 174 kg) entre les divers paramètres pharmacocinétiques (clairance, volume de distribution, taux d’absorption, biodisponibilité) ni chez les patients qui présentent des tumeurs solides, un myélome multiple ou une TCGO. La pharmacocinétique et la pharmacodynamique du denosumab étaient semblables chez les hommes et les femmes et chez les patients qui sont passés d’un traitement par un bisphosphonate i.v. au denosumab. La pharmacocinétique et la pharmacodynamique du denosumab n’ont pas été modifiées par la formation d’anticorps capables de se lier au médicament.
Populations et états pathologiques particuliers
Enfants
Les propriétés pharmacocinétiques du denosumab n’ont pas été établies chez les enfants, sauf les adolescents (âgés de 13 à 17 ans) atteints de TCGO dont le squelette avait atteint sa pleine maturité.
Chez des adolescents dont le squelette avait atteint sa pleine maturité (âgés de 13 à 17 ans; N = 10) qui étaient atteints de TCGO, la pharmacocinétique du denosumab était similaire à celle observée chez les sujets adultes atteints de TCGO (N = 15).
Personnes âgées
La pharmacocinétique du denosumab n’a pas été modifiée par l’âge, de 18 à 87 ans.
Sexe
La pharmacocinétique du denosumab ne différait pas entre les hommes et les femmes.
Origine ethnique
La pharmacocinétique du denosumab n’a pas été modifiée par l`origine ethnique.
Insuffisance hépatique
Aucune étude clinique n’a été réalisée pour évaluer l’effet de l’insuffisance hépatique sur la pharmacocinétique du denosumab.
Insuffisance rénale
Deux essais cliniques ont été menés auprès de sujets non atteints de cancer et présentant divers degrés de fonction rénale. Au cours de l’un des essais, des sujets (N =
- 55) ayant divers degrés de fonction rénale (allant d’une fonction normale à l’insuffisance rénale terminale nécessitant la dialyse) ont reçu une dose unique de 60 mg de denosumab par voie sous-cutanée. Une hypocalcémie a été constatée chez 8 sujets (15 %), dont 1 (2 %) qui était symptomatique. Deux sujets (4 %) ont subi un effet indésirable, soit une hypocalcémie qualifiée de grave. Les sujets étaient tous deux atteints d’une insuffisance rénale chronique (IRC) sévère et avaient été admis à l’étude avant que le protocole n’exige la prise de suppléments de calcium et de vitamine D.
Dans le cadre de l’autre étude, des patients (N = 32) atteints d’une insuffisance rénale grave (clairance de la créatinine inférieure à 30 mL/minute et/ou sous dialyse) ont reçu 2 doses de 120 mg de denosumab par voie sous-cutanée (jours 1 et 29). En tout, 2 patients (1 de chaque groupe) ont eu une hypocalcémie symptomatique, selon les événements indésirables cliniques et les symptômes concomitants. Un patient du groupe IRC sévère a eu des spasmes musculaires concomitants, tandis que 1 patient du groupe IRC sous dialyse a subi une paresthésie concomitante. Par conséquent, l’incidence globale d’hypocalcémie d’importance clinique (calcémie corrigée inférieure à 1,75 mmol/L ou hypocalcémie symptomatique) a été de 9,4 % : 1 patient sur 16 (6,3 %) dans le groupe IRC sévère et 2 patients sur 16 (12,5 %) dans le groupe IRC sous dialyse. Dans les 2 cas, l’hypocalcémie symptomatique était légère.
Des hausses concomitantes du taux de parathormone (PTH) ont également été constatées chez des patients atteints d’insuffisance rénale grave ou soumis à la dialyse qui ont reçu le denosumab.
Dans les 2 études, chez les patients présentant divers degrés de fonction rénale, dont des sujets sous dialyse, le degré d’insuffisance rénale n’a pas eu d’effet sur la pharmacocinétique et la pharmacodynamique du denosumab. Le risque d’hypocalcémie a augmenté en fonction de l’aggravation de l’insuffisance rénale, ainsi qu’en l’absence de suppléments de calcium ou d’un apport de calcium adéquat.
Aucun ajustement posologique n’est nécessaire en présence d’insuffisance rénale; en outre, il n’y a pas lieu d’effectuer une vérification plus fréquente de la fonction rénale durant l’administration du denosumab.
11 ENTREPOSAGE, STABILITÉ ET ÉLIMINATION
Conserver au réfrigérateur entre 2°C et 8°C. Ne pas congeler.
Si nécessaire, vous pouvez conserver le flacon à température ambiante jusqu'à 25°C pendant 30 jours maximum. Jetez Wyost si vous ne l'utilisez pas dans les 30 jours.
Conservez le flacon dans son emballage d'origine jusqu'au moment de son utilisation afin de le protéger de la lumière.
Ne pas agiter.
Tenir hors de vue et de portée des enfants.
Ne pas utiliser Wyost après la date de péremption imprimée sur l’étiquette.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE II : INFORMATION SCIENTIFIQUE
13 INFORMATION PHARMACEUTIQUE
Substance pharmaceutique
Nom propre : denosumab
Formule moléculaire et masse moléculaire : 145 kDa
Formule de structure : Le denosumab est un hétérotétramère d’un anticorps monoclonal IgG2 entièrement humain constitué de deux chaînes lourdes de la sous-classe gamma 2 (447 acides aminés par chaîne) et de deux chaînes légères de la sous-classe kappa (215 acides aminés par chaîne).
Propriétés physicochimiques : Wyost (denosumab) est une solution limpide, incolore, jaune pâle ou légèrement marron
Caractéristiques du produit
Le denosumab est produit dans des cellules de mammifères (cellules ovariennes de hamster chinois) génétiquement modifiées.
14 ESSAIS CLINIQUES
14.1 Essais cliniques en fonction des indications
Métastase osseuse découlant d’une tumeur solide
Tableau 6. Résumé des caractéristiques démographiques des patients atteints de cancers avancés touchant les os ayant participé aux essais cliniques
| N° de l’étude | Conception de l’essai | Posologie, voie d’administration et durée* | Nombre de sujets (n) | Âge moyen (min., max.) | Sexe (femme : homme) % |
| Étude 1 | Essai de phase III, à répartition aléatoire, à double insu, contrôlé par un témoin actif | Denosumab à 120 mg par voie s.-c. et placebo (acide zolédronique) par voie i.v. toutes les 4 semaines) ou acide zolédronique à 4 mg par voie i.v. et placebo (denosumab) par voie s.-c. toutes les 4 semaines | 2 046 adultes ayant un cancer du sein avancé et des métastases osseuses (denosumab : 1 026 acide zolédronique : 1 020) | 57 (24, 91) | denosumab (99,2 : 0,8) acide zolédronique (99,1 : 0,9) |
Tableau 6. Résumé des caractéristiques démographiques des patients atteints de cancers avancés touchant les os ayant participé aux essais cliniques
| N° de l’étude | Conception de l’essai | Posologie, voie d’administration et durée* | Nombre de sujets (n) | Âge moyen (min., max.) | Sexe (femme : homme) % |
| Étude 2 | Essai de phase III, à répartition aléatoire, à double insu, contrôlé par un témoin actif | Denosumab à 120 mg par voie s.-c. et placebo (acide zolédronique) par voie i.v. toutes les 4 semaines) ou acide zolédronique à 4 mg par voie i.v. et placebo (denosumab) par voie s.-c. toutes les 4 semaines | 1 776 adultes ayant des cancers avancés, dont des tumeurs solides [sauf le cancer du sein et de la prostate], un myélome multiple et un lymphome (denosumab : 886; acide zolédronique : 890) | 60 (18, 89) | denosumab (33,6 : 66,4) acide zolédronique (38,0 : 62,0) |
| Étude 3 | Essai de phase III, à répartition aléatoire, à double insu, contrôlé par un témoin actif | Denosumab à 120 mg par voie s.-c. et placebo (acide zolédronique) par voie i.v. toutes les 4 semaines) ou acide zolédronique à 4 mg par voie i.v. et placebo (denosumab) par voie s.-c. toutes les 4 semaines | 1 901 hommes adultes atteints d’un cancer de la prostate résistant à la castration et de métastases osseuses (denosumab : 950 acide zolédronique : 951) | 71 (38, 93) | denosumab (0:100) acide zolédronique (0:100) |
* Les études reposaient sur les événements : la durée de la phase principale de traitement à double insu a été déterminée en fonction de la date prévue de survenue d’une complication osseuse initiale pendant l’étude pour environ 745 sujets.
L’efficacité du denosumab pour le traitement des patients atteints de cancers avancés touchant les os a été démontrée par 3 études pivots de phase III, internationales, à répartition aléatoire et à double insu, utilisant l’acide zolédronique comme témoin actif (Tableau 6) : l’étude 1 comptait 2 046 adultes atteints d’un cancer du sein avancé et de métastases osseuses; l’étude 2 comptait 1 776 adultes atteints d’autres tumeurs solides (dont un cancer du poumon non à petites cellules [CPNPC], un hypernéphrome, un cancer colorectal, un cancer du poumon à petites cellules, un cancer de la vessie, un cancer de la tête et du cou, un cancer gastro-intestinal ou génito-urinaire et d’autres cancers, sauf les cancers du sein et de la prostate) et de métastases osseuses ou d’un myélome multiple; enfin, l’étude 3 comptait 1 901 hommes atteints d’un cancer de la prostate résistant à la castration et de métastases osseuses.
Les patients ont reçu 120 mg de denosumab par voie s.-c. toutes les 4 semaines ou 4 mg d’acide zolédronique (dose ajustée en présence d’une fonction rénale réduite) par voie i.v. toutes les 4 semaines. Aucun ajustement posologique n’a été nécessaire chez les patients qui recevaient le denosumab. Selon les renseignements posologiques de l’acide zolédronique, les patients dont la clairance de la créatinine était inférieure à 30 mL/minute ont été exclus. Des suppléments quotidiens d’au moins 500 mg de calcium et 400 UI de vitamine D ont été fortement recommandés, à moins d’hypercalcémie.
Dans chaque étude, le paramètre d’évaluation principal consistait à démontrer la non-infériorité du denosumab sur le plan du temps écoulé avant la première complication osseuse au cours de l’étude, comparativement à l’acide zolédronique. Les paramètres d’évaluation secondaires étaient la supériorité du denosumab sur les plans du temps écoulé avant la première complication osseuse au cours de l’étude et du temps écoulé entre la première complication osseuse et les suivantes. Les paramètres d’évaluation secondaires étaient évalués si le résultat pour le paramètre principal était statistiquement significatif. Une complication osseuse est définie comme étant soit une fracture pathologique, une radiothérapie d’un os, une opération à un os ou une compression de la moelle épinière.
Résultats des études
Denosumab a réduit le risque de première complication osseuse (a retardé sa survenue) et de complications osseuses multiples (premières et suivantes) chez les patients atteints d’un cancer avancé touchant les os. Les résultats sur l’efficacité figurent au Tableau 7.
Tableau 7. Résultats sur l’efficacité de denosumab comparativement à celle de l’acide zolédronique chez des patients atteints d’un cancer avancé touchant les os
Étude 1 Cancer du sein avancé | Étude 2 | Étude 3 Cancer de la prostate avancé | |||||||||||||||||||
| Cancer avancé (autres | |||||||||||||||||||||
| tumeurs solides et | |||||||||||||||||||||
| myélome multiple) | |||||||||||||||||||||
| Denosumab | Acide | Denosumab | Acide | Denosumab | Acide | ||||||||||||||||
| zolédronique | zolédronique | zolédronique | |||||||||||||||||||
| N | 1 026 | 1 020 | 886 | 890 | 950 | 951 | |||||||||||||||
Première complication osseuse au cours de l’étude
Nombre et
proportion (%)
de sujets
présentant des
complications
osseuses
315 (30,7) 372
(36,5)
278 (31,4)
323 (36,3) 341 (35,9) 386 (40,6)
Éléments de la première complication osseuse Radiothérapie
osseuse
82 (8,0) 119
(11,7)
119 (13,4)
144 (16,2) 177 (18,6) 203 (21,3)
Fracture
pathologique
212 (20,7) 238
(23,3)
122 (13,8)
139 (15,6) 137 (14,4) 143 (15,0)
Chirurgie
osseuse
12 (1,2) 8 (0,8) 13 (1,5) 19 (2,1) 1 (0,1) 4 (0,4)
Compression 9 (0,9) 7 (0,7) 24 (2,7) 21 (2,4) 26 (2,7) 36 (3,8) Étude 1
Cancer du sein avancé
Étude 2
Cancer avancé (autres
tumeurs solides et
myélome multiple)
Étude 3
Cancer de la prostate avancé
Denosumab Acide
zolédronique
Denosumab Acide
zolédronique
Denosumab Acide zolédronique de la moelle
épinière
Délai médian
(mois)
NA 26,4 20,5 16,3 20,7 17,1
Rapport des
risques
instantanés (IC
à 95 %)
0,82 (0,71, 0,95) 0,84 (0,71, 0,98) 0,82 (0,71, 0,95)
Non-infériorité
–Valeur de p
< 0,0001 0,0007 0,0002
Supériorité –
Valeur de p†
0,0101 0,0619 0,0085
Première complication osseuse et complications suivantes*
Nombre
moyen/patient
0,46 0,60 0,44 0,49 0,52 0,61
Rapport des
taux (IC à 95
%)
0,77 (0,66, 0,89) 0,90 (0,77, 1,04) 0,82 (0,71, 0,94)
Supériorité –
Valeur de p†
0,0012 0,1447 0,0085
NA = non atteint IC = intervalle de confiance
L’évaluation de la supériorité était réalisée uniquement si le denosumab se révélait non inférieur à l’acide zolédronique dans le cadre de l’étude.
* Représente toutes les complications osseuses au fil du temps; seules les complications survenues ≥ 21 jours après la précédente sont comptées.
† Les valeurs de p, corrigées pour la multiplicité, sont présentées pour les études 1, 2 et 3.
La survie globale et la progression de la maladie dans les 3 études étaient comparables chez les patients atteints d’un cancer avancé dans les groupes de traitement par le denosumab et par l’acide zolédronique (voir le Tableau 8). Dans l’étude 2, le taux de mortalité était plus élevé avec le denosumab lors d’une analyse du sous-groupe de patients atteints d’un myélome multiple (rapport des risques instantanés [IC à 95 %] de 2,26 [1,13, 4,50]; n = 180).
Tableau 8. Résumé des résultats des analyses exploratoires sur les tumeurs
Denosumab c. acide zolédronique
Rapport des risques instantanés
Étude 1 Étude 2 Étude 3 Paramètre Est.
ponctuelle
IC à 95 %* Est.
ponctuelle
IC à 95 %* Est.
ponctuelle
IC à 95 %*
Survie globale 0,95 0,81, 1,11 0,95 0,83, 1,08 1,03 0,91, 1,17 Temps écoulé
avant la
1,00 0,89, 1,11 1,00 0,89, 1,12 1,06 0,95, 1,18 progression de la
maladie, excluant
le décès
Est. ponctuelle = estimation ponctuelle
IC = intervalle de confiance
*Non ajusté en fonction de la multiplicité
Myélome multiple
L’étude 4, une étude internationale, à répartition aléatoire (1 : 1), menée à double insu et contrôlée par un produit actif avait pour but de comparer le denosumab avec l’acide zolédronique chez des patients ayant récemment reçu un diagnostic de myélome multiple.
Dans le cadre de cette étude, 1 718 patients atteints d’un myélome multiple et ayant au moins 1 lésion osseuse ont reçu, après la répartition aléatoire, soit 120 mg de denosumab par voie sous-cutanée toutes les 4 semaines, soit 4 mg d’acide zolédronique par voie intraveineuse toutes les 4 semaines (la dose était ajustée en présence d’insuffisance rénale; les patients dont la clairance de la créatinine était inférieure à 30 mL/minute ont été exclus, conformément aux renseignements thérapeutiques de l’acide zolédronique). La répartition aléatoire comportait une stratification selon l’intention de subir une autogreffe de cellules souches du sang périphérique (CSSP) (oui ou non), l’agent anti-myélome utilisé ou dont l`utilisation était prévue à titre de traitement de première intention (traitement fondé ou non fondé sur un traitement novateur [les traitements novateurs comprenaient le bortézomib, la lénalidomide ou la thalidomide]), le stade au moment du diagnostic (stade I, II ou III selon le système international de classification), une complication osseuse antérieure (oui ou non) et la région (Japon ou autres pays). Le paramètre d’évaluation principal était la démonstration de la non-infériorité sur le plan du temps écoulé avant la première complication osseuse au cours de l’étude, comparativement à l’acide zolédronique. Les paramètres d’évaluation secondaires étaient la supériorité sur le plan du temps écoulé avant la première complication osseuse, la supériorité sur le plan du temps écoulé entre la première complication osseuse et les suivantes et, enfin, la survie globale. Une complication osseuse correspondait à n’importe laquelle des situations suivantes : une fracture pathologique (vertébrale ou non vertébrale), une radiothérapie ciblant un os (y compris l’utilisation des radio-isotopes), une opération à un os ou une compression de la moelle épinière.
Dans l’un et l’autre groupe de l’étude, 54,5 % des patients prévoyaient subir une autogreffe de CSSP, 95,8 % ou recevaient ou prévoyaient recevoir un agent anti-myélome novateur comme traitement de première intention et 60,7 % des patients avaient déjà subi une complication osseuse. Dans l’un et l’autre groupe de l’étude, les proportions de patients qui avaient une atteinte de stade I, de stade II ou de stade III au moment du diagnostic étaient de 32,4 %, de 38,2 % et de 29,3 %, respectivement.
L’âge médian était de 63 ans (min. et max. : 29 et 91). Quatre-vingt-deux pour cent des sujets étaient des personnes blanches, 12 % étaient d’origine asiatique et 4 % étaient des personnes noires; enfin, 46 % étaient des femmes. Le nombre médian de doses administrées était de 16 dans le cas du denosumab et de 15 dans celui de l’acide zolédronique.
Résultats de l’étude
Chez les patients ayant récemment reçu un diagnostic de myélome multiple, le denosumab s’est montré non inférieur à l’acide zolédronique pour ce qui est de retarder l’apparition de la première complication osseuse après la répartition aléatoire (voir le Tableau 9).
Tableau 9. Résultats relatifs à l’efficacité du denosumab comparativement à celle de l’acide zolédronique chez des patients ayant récemment reçu un diagnostic de myélome multiple
Denosumab
(N = 859)
Acide zolédronique
(N = 859)
Première complication osseuse
Nombre (%) de sujets ayant des complications
osseuses
376 (43,8) 383 (44,6)
Temps médian écoulé avant la complication osseuse,
en mois (IC à 95 %)
22,83 (14,72 - n.é.) 23,98 (16,56 - 33,31)
Rapport des risques instantanésa (IC à 95 %) 0,98 (0,85 - 1,14) Non-infériorité ‒ Valeur de pa 0,010 Éléments de la première complication osseuse
Radiothérapie osseuse 47 (5,5) 62 (7,2) Fracture pathologique 342 (39,8) 338 (39,3) Chirurgie osseuse 37 (4,3) 48 (5,6) Compression de la moelle épinière 6 (0,7) 4 (0,5) a Selon un modèle à risques proportionnels de Cox stratifié en fonction des facteurs de stratification de la répartition aléatoire.
Dans les groupes denosumab et acide zolédronique, le rapport des risques instantanés (IC à 95 %) pour la survie globale (SG) était de 0,90 (0,70 - 1,16).
Tumeur à cellules géantes de l’os
Tableau 10. Résumé des caractéristiques démographiques des patients atteints de tumeurs à cellules géantes de l’os (TCGO) ayant participé aux essais cliniques
| N° de l’étude | Conception de l’essai |
Posologie et voie d’administration
Nombre de sujets (n) | Âge | Sexe | |||||||
| moyen | (femme : | ||||||||
| (min., | homme) | ||||||||
| max.)a | %a | ||||||||
| Étude 5 | Essai de phase II, ouvert, multicentrique | denosumab à 120 mg s.-c. toutes les 4 sem. et dose d’attaque les jours 8 et 15 du 1er mois de traitement | Adultes atteints de TCGO (n = 37) | 34 (19, 63) | (54 : 46) | ||||
Étude 6 (analyse intérimaire) | Essai de phase II, ouvert, multicentrique | denosumab à 120 mg s.-c. toutes les 4 sem. et dose d’attaque les jours 8 et 15 du 1er mois de traitement | Adultes atteints de TCGO (n = 272) et adolescents atteints de TCGO dont le squelette a atteint sa pleine maturité (n = 10) | 36 (13, 83) | (58 : 42) |
a Données groupées
L’innocuité et l’efficacité du denosumab ont été étudiées dans le cadre de deux essais de phase II, à un seul groupe et ouverts (études 5 et 6) auxquels ont participé des patients atteints de TCGO non résécables ou pour lesquelles une intervention chirurgicale a était associée à une morbidité élevée (Tableau 10).
L’étude 5 comportait 37 patients adultes atteints d’une TCGO non résécable ou récurrente confirmée à l’histologie, et le paramètre d’évaluation principal était le taux de réponse selon les résultats histologiques ou radiologiques.
Lors de l’analyse intérimaire, l’étude 6 comptait 282 sujets adultes et 10 sujets adolescents (âgés de 13 à 17 ans) dont le squelette avait atteint sa pleine maturité; tous les sujets étaient atteints de TCGO. À la fin de l’étude 6, 507 adultes et 28 adolescents (âgés de 13 à 17 ans) dont le squelette avait atteint sa pleine maturité, tous atteints de TCGO, avaient été recrutés. Le principal objectif était d’évaluer le profil d’innocuité du denosumab. Quant à l’efficacité, elle a été évaluée en mesurant le temps écoulé jusqu’à l’évolution de la maladie chez les sujets atteints d’une TCGO non résécable ainsi que par la proportion de sujets atteints d’une TCGO résécable qui n’avaient pas eu besoin d’une intervention chirurgicale.
Un examen rétrospectif indépendant des données d’imagerie provenant de 190 des 305 patients ayant participé aux études 5 et 6 a été réalisé. Les critères RECIST 1.1 (Response Evaluation Criteria in Solid Tumours) modifiés ont été utilisés pour évaluer la charge tumorale à partir des résultats de la tomodensitométrie ou de l’imagerie par résonance magnétique.
Résultats des études
Dans l’ensemble, dans cette analyse intérimaire rétrospective, une réponse objective selon les critères RECIST 1.1 a été observée chez 47 des 187 (25,1 %) patients évaluables (IC à 95 % : 19,1, 32,0), y compris 2 des 6 (33,3 %) adolescents évaluables. Toutes les réponses étaient partielles. L’intervalle médian avant l’obtention d’une réponse était de 3 mois (min. et max. : 1,5 et 20,9). La durée médiane de la réponse n’était pas évaluable étant donné que seuls 3 patients ont vu leur maladie évoluer après une réponse objective. La durée médiane du suivi chez les patients évaluables était de 13 mois (min. et max. : 2 et 49).
Hypercalcémie maligne réfractaire aux bisphosphonates intraveineux
L’innocuité et l’efficacité du denosumab ont été évaluées lors d’une étude de phase II ouverte à un seul groupe (étude 7), menée auprès de 33 patients atteints d’hypercalcémie maligne (avec ou sans métastases osseuses) réfractaire au traitement par des bisphosphonates intraveineux.
Dans cette étude, la définition de l’hypercalcémie maligne réfractaire correspondait à un taux de calcium sérique corrigé en fonction de l’albumine > 12,5 mg/dL (3,1 mmol/L), malgré un traitement par un bisphosphonate intraveineux au cours des 7 à 30 jours précédents. Les patients atteints d’insuffisance rénale et recevant une dialyse étaient exclus de l’étude, de même que les patients ayant reçu un traitement par un diurétique thiazidique, la calcitonine, la mithramycine ou le nitrate de gallium avant la date de correction du taux de calcium sérique initial lors de la sélection et pendant la période au cours de laquelle un effet thérapeutique est prévu. Vingt-six patients (79 %) présentaient des tumeurs solides avancées et 7 patients (21 %), des hémopathies malignes avancées. Vingt-cinq patients (76 %) avaient un piètre indice fonctionnel au début de l’étude (indice ECOG [Eastern Cooperative Oncology Group] ≥ 2). Au début de l’étude, 30 patients (91 %) étaient atteints d’une maladie métastatique, et 13 (39 %), d’une maladie métastatique osseuse. Trois patients (9 %) présentaient une maladie non métastatique, 2 patients, un myélome et 1 patient, un lymphome non hodgkinien.
Le taux de calcium sérique médian au moment du recrutement était de 13,7 mg/dL (3,42 mmol/L). Le taux de calcium sérique était mesuré à intervalles de quelques jours au cours du premier mois de l’étude, toutes les semaines pendant le deuxième mois, puis tous les mois par la suite.
Le paramètre d’évaluation principal était la proportion de patients ayant obtenu une réponse, définie comme un taux de calcium sérique corrigé ≤ 11,5 mg/dL (2,9 mmol/L) dans les 10 jours suivant l’administration du denosumab. Des paramètres secondaires ont également été évalués; ils sont présentés au Tableau 11.
Les patients ont reçu le denosumab par voie sous-cutanée toutes les 4 semaines ainsi que des doses supplémentaires de 120 mg les jours 8 et 15 du premier mois de traitement.
Résultats de l’étude
L’estimation selon la méthode de Kaplan-Meier indique que 59 % des patients avaient satisfait au paramètre principal au jour 10, et 73,9 % au jour 57, soit une réponse au traitement par le denosumab démontrée par un taux de calcium sérique corrigé ≤ 11,5 mg/dL.
Figure 1. Taux de calcium sérique corrigé selon la visite (médiane et écart interquartile)
N = nombre de patients ayant reçu ≥ 1 dose de denosumab; n = nombre de patients pour qui les données étaient complètes au début de l’étude et au moment de l’évaluation.
Tableau 11. Efficacité chez les patients atteints d’hypercalcémie maligne réfractaire au traitement par des bisphosphonates
N = 33 Estimation (méthode de
Kaplan-Meier) selon la visite
(IC à 95 %a)
Tous les sujets présentant une réponse (CSC ≤
11,5 mg/dL) au jour 10
21 59,0 %
(41,5 %, 74,5 %)
Tous les sujets présentant une réponse au jour 57
23 73,9 %
(56,7 %, 86,2 %)
Sujets présentant une réponse complète (CSC ≤
10,8 mg/dL) au jour 10
12 34,3 %
(19,3 %, 52,7 %)
Tous les sujets présentant une réponse complète
au jour 57
21 75,2 %
(56,3 %, 88,4 %) N = nombre de sujets ayant reçu ≥ 1 dose du produit de recherche et dont le taux initial de calcium sérique corrigé en fonction de l’albumine (laboratoire local) était > 12,5 mg/dL (3,1 mmol/L). 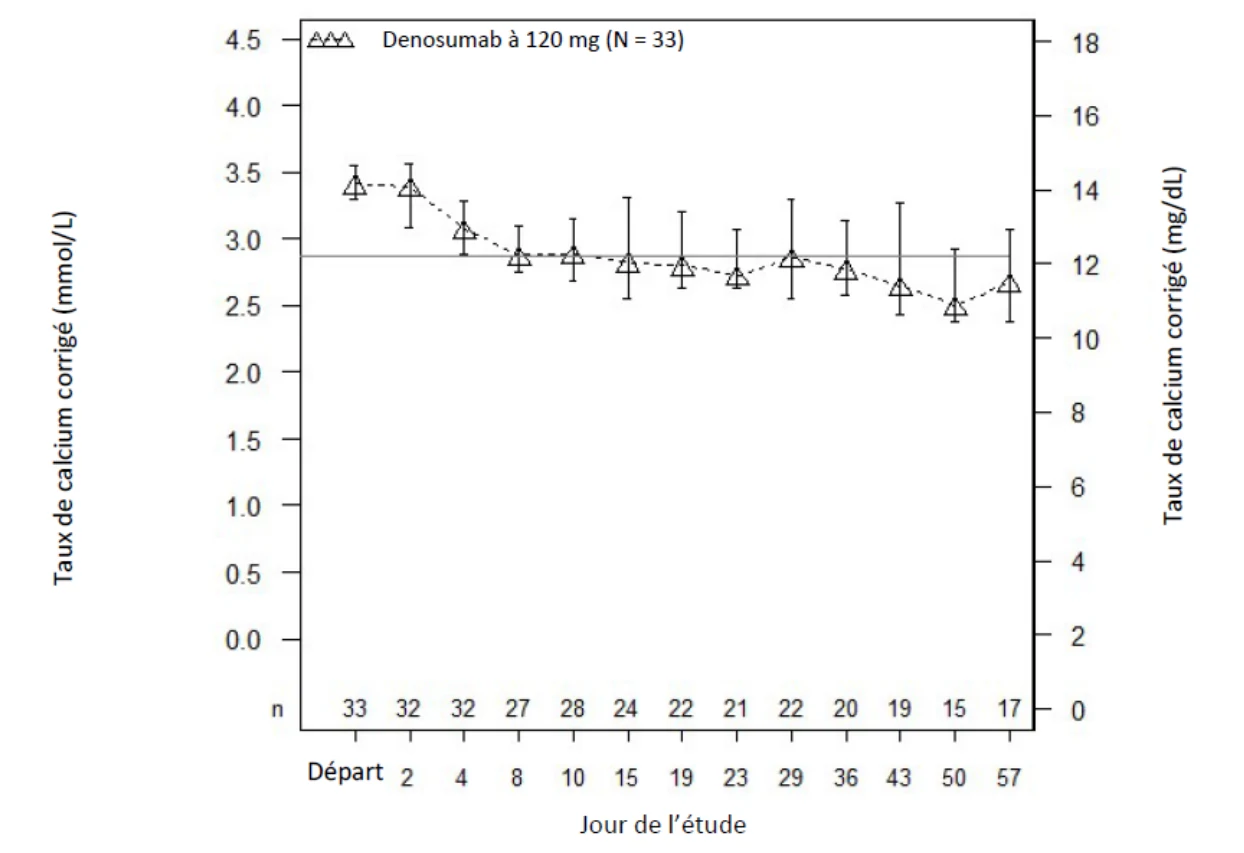 CSC = calcium sérique corrigé
a Intervalle de confiance calculé selon la méthode d’autoamorçage.
L’intervalle médian avant l’obtention d’une réponse (taux de calcium sérique corrigé ≤ 11,5 mg/dL) était de 9 jours (IC à 95 % : 8, 19), et la durée médiane de la réponse était de 104 jours (IC à 95 % : 7, non évaluable). L’intervalle médian avant l’obtention d’une réponse complète (taux de calcium sérique corrigé ≤ 10,8 mg/dL) était de 23 jours (IC à 95 % : 9, 36), et la durée médiane de la réponse complète était de 34 jours (IC à 95 % : 1, 134).
14.3 Immunogénicité
Le denosumab est un anticorps monoclonal humain. Comme c’est le cas de toutes les protéines thérapeutiques, il existe un risque d’immunogénicité. Dans les études cliniques, on n’a pas observé l’apparition d’anticorps neutralisants dirigés contre le denosumab chez les patients atteints de cancer de stade avancé ou de TCGO. Des patients ont été soumis au dépistage d’anticorps liants au moyen d’une technique d’immunodosage de type pont avec détection par électrochimiluminescence. Moins de 1 % des patients traités par le denosumab pendant une période allant jusqu’à 3 ans présentaient des anticorps liants (y compris les anticorps préexistants, transitoires et en développement). Aucun patient n’a eu de résultats positifs à des tests de dépistage d’anticorps neutralisants par dosage biologique in vitro sur des cellules menés au moyen d’une technique de chimiluminescence. Rien n’indique que la production d’anticorps liants était associée à une altération des paramètres pharmacocinétiques, de la toxicité ou de la réponse clinique.
La fréquence de détection des anticorps dépend largement de la sensibilité et de la spécificité de la méthode d’analyse. De plus, l’incidence observée des résultats positifs aux tests de dépistage des anticorps (y compris des anticorps neutralisants) peut être modifiée par des facteurs tels que la méthode de dosage, la manipulation des échantillons, le moment où les échantillons sont prélevés, les médicaments concomitants et une maladie sous-jacente. Par conséquent, la comparaison de la fréquence des anticorps dirigés contre le denosumab à la fréquence des anticorps dirigés contre d’autres produits pourrait mener à des conclusions trompeuses.
15 MICROBIOLOGIE
Aucune donnée microbiologique n’est requise sur ce médicament.
16 TOXICOLOGIE NON CLINIQUE
Toxicité générale
Voir Tableau 11
Cancérogénicité
Étant donné que le denosumab est très spécifique de l’espèce et n’est pas actif chez les rongeurs, les essais biologiques classiques sur le potentiel carcinogène chez les rongeurs n’ont pas pu être effectués. L’inhibition du RANKL (la cible du denosumab) a été étudiée dans un large éventail de modèles animaux de cancer à court terme, et aucun potentiel carcinogène n’a été mis en évidence. De plus, dans un large éventail de modèles animaux, il n’y avait aucune indication que l’inhibition du RANKL entraînait une immunosuppression (voir Tableau 12).
Génotoxicité
Le potentiel génotoxique du denosumab n’a pas été évalué. Le denosumab est une protéine recombinante composée entièrement d’acides aminés d’origine naturelle et ne contient pas de séquence de liaison organique synthétique ou inorganique ni d’autres parties non protéiques. Par conséquent, il est peu probable que le denosumab ou l’un des fragments qui en dériverait réagisse avec l’ADN ou d’autres composants chromosomiques.
Toxicologie pour la reproduction et le développement
Le denosumab n’a eu aucun effet sur la fécondité des femelles ni sur les organes reproducteurs des mâles chez des singes qui ont reçu des doses entraînant une exposition générale de 9,5 à 16 fois plus élevée que celle observée chez l’humain après l’administration de 120 mg par voie s.-c. toutes les 4 semaines (voir Tableau 12 and 13).
Tableau 12. Sommaire des études précliniques sur la toxicité du denosumab et sur le denosumab et la reproduction
| Type d’étude | Espèce et souche | Nombre par sexe et/ou par groupe | Voie d’administration | Dose (mg/kg) et schéma posologique | Durée de l’étude | Observations relatives au traitement | DSENO (mg/kg) |
Toxicité de doses répétées | Macaque de Buffon | 6 | Sous-cutanée (s.-c.) ou intraveineuse (i.v.) | 1 fois par semaine : 0, 0,1, 1,0 et 10,0 (s.-c.); 10,0 (i.v.) | Traitement pendant 1 mois, puis récupération pendant 3 mois | En accord avec l’action pharmacologique du denosumab, il y a eu des diminutions rapides et marquées des marqueurs circulants du renouvellement osseux à toutes les doses. En corrélation avec ces changements, une augmentation de la densité minérale osseuse a été notée | 10 (s.-c. et i.v.) |
Tableau 12. Sommaire des études précliniques sur la toxicité du denosumab et sur le denosumab et la reproduction
| Type d’étude | Espèce et souche | Nombre par sexe et/ou par groupe | Voie d’administration | Dose (mg/kg) et schéma posologique | Durée de l’étude | Observations relatives au traitement | DSENO (mg/kg) |
| chez les mâles recevant les doses de 1 et de 10 mg/kg. À l’exception de la densité minérale osseuse qui a eu tendance à se maintenir, ces changements se sont résorbés ou étaient en voie de se résorber après une période de 3 mois sans traitement. Aucun effet lié au traitement n’a été observé dans le poids des organes ou les caractéristiques histopathologiques. | |||||||
| Macaque de Buffon | 8 | Sous-cutanée | 1 fois par mois : 0, 1, 10, 50 | 6 et 12 mois, puis récupération pendant 3 mois | En accord avec l’action pharmacologique du denosumab, il y a eu des diminutions rapides et marquées des marqueurs circulants du renouvellement osseux à 10 et à 50 mg/kg. En corrélation avec ces changements, une augmentation de la densité minérale osseuse, de la teneur minérale de l’os, des régions corticales et de leur épaisseur ainsi que des paramètres de la | 50 |
Tableau 12. Sommaire des études précliniques sur la toxicité du denosumab et sur le denosumab et la reproduction
| Type d’étude | Espèce et souche | Nombre par sexe et/ou par groupe | Voie d’administration | Dose (mg/kg) et schéma posologique | Durée de l’étude | Observations relatives au traitement | DSENO (mg/kg) |
| résistance osseuse a été notée chez les mâles recevant la dose de 50 mg/kg et chez les femelles recevant les doses de 10 mg/kg et de 50 mg/kg. De plus, un accroissement des cartilages de conjugaison, une baisse du nombre d’ostéoblastes et d’ostéoclastes et une diminution de la chondroclase ont été observés à 10 et à 50 mg/kg. Ces changements se sont résorbés ou étaient en voie de se résorber après une période de 3 mois sans traitement. Aucun effet lié au traitement n’a été observé à l’ophtalmoscopie, ni sur les plans de la physiologie cardiovasculaire, de la motilité et de la morphologie des spermatozoïdes, des immunoglobulines circulantes ou des sous-ensembles de lymphocytes circulants ou du poids des organes. | |||||||
| Fécondité chez | Macaque | 6 femelles | Sous-cutanée | 1 fois par | La durée de | Aucun effet lié au traitement | 12,5 |
Tableau 12. Sommaire des études précliniques sur la toxicité du denosumab et sur le denosumab et la reproduction
| Type d’étude | Espèce et souche | Nombre par sexe et/ou par groupe | Voie d’administration | Dose (mg/kg) et schéma posologique | Durée de l’étude | Observations relatives au traitement | DSENO (mg/kg) |
| la femelle | de Buffon | semaine : 0, 2,5, 5, 12,5 | 2 cycles menstruels avant l’accoupleme nt et 4 semaines après l’accoupleme nt | sur la cyclicité, les hormones de la reproduction en circulation et le succès de l’accouplement. | |||
| Développement de l’embryon ou du fœtus | Macaque de Buffon | 16 femelles | Sous-cutanée | 1 fois par semaine : 0, 2,5, 5, 12,5 | Jours de gestation 20 à 50 | Aucun effet lié au traitement n’a été observé sur la mère ni sur le développement de l’embryon. Les ganglions lymphatiques périphériques n’ont pas été évalués. | 12,5 |
Développement prénatal et postnatal | Macaque de Buffon | 29 femelles | Sous-cutanée | 1 fois par mois : 0, 50 | Des jours de gestation 20 à 22 jusqu’à la naissance | Des augmentations des pertes fœtales pendant la grossesse, de la mortinatalité et de la mortalité postnatale ont été constatées (voir le Tableau 12). Chez les rejetons, les effets liés au traitement comprenaient : une diminution du gain pondéral et un retard de la croissance néonatale; des anomalies squelettiques résultant d’une perturbation de | Une dose sans effet nocif observé n’a pas été établie. |
Tableau 12. Sommaire des études précliniques sur la toxicité du denosumab et sur le denosumab et la reproduction
| Type d’étude | Espèce et souche | Nombre par sexe et/ou par groupe | Voie d’administration | Dose (mg/kg) et schéma posologique | Durée de l’étude | Observations relatives au traitement | DSENO (mg/kg) |
| l’ostéorésorption durant la phase de croissance rapide (notamment la présence d’os à la base du crâne modifiant la forme du crâne et causant une exophtalmie); une solidité osseuse réduite et des fractures liées au traitement; une diminution de l’hématopoïèse; une réduction des taux sériques des marqueurs de l’ostéoformation et de l’ostéorésorption; une malposition des dents et une dysplasie dentaire (sans effets indésirables sur l’éruption des dents); des infections et l’absence de ganglions lymphatiques périphériques. À la suite d’une période de récupération allant de la naissance jusqu’à l’âge de 6 mois, certaines lésions persistaient, soit : une légère diminution de la longueur des os (fémurs, vertèbres et mâchoires), une diminution de |
Tableau 12. Sommaire des études précliniques sur la toxicité du denosumab et sur le denosumab et la reproduction
| Type d’étude | Espèce et souche | Nombre par sexe et/ou par groupe | Voie d’administration | Dose (mg/kg) et schéma posologique | Durée de l’étude | Observations relatives au traitement | DSENO (mg/kg) |
| l’épaisseur de l’os cortical associée à une solidité osseuse réduite; une hématopoïèse extramédullaire; une dysplasie dentaire et l’absence de ganglions lymphatiques ou une réduction de leur taille. Un des nouveau-nés présentait une minéralisation allant de minime à modérée dans plusieurs tissus. Le taux de croissance initialement plus bas a rejoint (sans jamais dépasser) celui du groupe placebo; par conséquent, les rejetons exposés au denosumab sont restés plus petits que ceux du groupe témoin, comme l’ont montré le poids corporel et les données morphométriques. Chez les mères qui avaient reçu du denosumab, il y a eu une réduction des taux sériques des marqueurs de la formation et de la résorption osseuses et du taux de |
Tableau 12. Sommaire des études précliniques sur la toxicité du denosumab et sur le denosumab et la reproduction
| Type d’étude | Espèce et souche | Nombre par sexe et/ou par groupe | Voie d’administration | Dose (mg/kg) et schéma posologique | Durée de l’étude | Observations relatives au traitement | DSENO (mg/kg) |
| phosphatase alcaline. À la fin de la période sans traitement, ces taux s’étaient rétablis. Le développement des glandes mammaires maternelles était normal. De la naissance à l’âge de 1 mois, les taux sanguins de denosumab des nouveau-nés étaient mesurables (de 22 à 621 % des taux maternels). Un seul nouveau-né avait une concentration mesurable au 91e jour de vie; au 180e jour, aucun n’en avait. En règle générale, les effets observés chez les mères et leurs rejetons correspondaient aux effets pharmacologiques du denosumab. |
Pharmacologie de l’innocuité
| Macaque de Buffon | 3 mâles | Sous-cutanée | Dose unique : 0, 0,3, 3, 30 | 7 jours | Aucun effet lié au traitement n’a été observé sur la fréquence cardiaque, la tension artérielle, l’activité électrique du cœur ou la fréquence respiratoire. | 30 |
Rats
Sprague Dawley
| 71 mâles et 67 femelles | Sous-cutanée | OPG-Fc de rat : 1 et 10 mg/kg/sem. RANK-Fc murin : | 6 semaines | Augmentation du volume, de la densité et de la résistance des os. Augmentation du tissu | S.O. |
Tableau 12. Sommaire des études précliniques sur la toxicité du denosumab et sur le denosumab et la reproduction
| Type d’étude | Espèce et souche | Nombre par sexe et/ou par groupe | Voie d’administration | Dose (mg/kg) et schéma posologique | Durée de l’étude | Observations relatives au traitement | DSENO (mg/kg) |
| sevrés | 10 mg/kg/sem. | osseux spongieux accompagnée d’une réduction du nombre d’ostéoclastes. Réduction de la croissance des os longs accompagnée d’une altération de la morphologie des cartilages de conjugaison et d’une augmentation de l’épaisseur. Altération de l’éruption des dents et de la formation des racines des dents. | |||||
10 mâles et de 3 à 10 femelles 10 ou 11 mâles et 9 ou 10 femelles | Sous-cutanée Sous-cutanée | OPG-Fc de rat : 3 et 10 mg/kg/semaine OPG-Fc de rat : 1, 3 et 10 mg/kg/semaine | 6 semaines 6 semaines, puis rétablisseme nt pendant 10 semaines | Les changements observés à 10 mg/kg/semaine étaient similaires à ceux de l’étude précédente. Les effets étaient moindres à 3 mg/kg/semaine. Les effets étaient partiellement réversibles après l’arrêt de l’OPG-Fc. | S.O. S.O. | ||
Autres études – réactivité croisée des tissus | Macaque de Buffon, rat, lapin | S.O. | In vitro | 5 ou 25 mcg/mL | S.O. | Une coloration du tissu lymphoïde chez le lapin et le macaque de Buffon et une coloration des chondrocytes chez le rat ont été observées. | S.O. |
Tableau 12. Sommaire des études précliniques sur la toxicité du denosumab et sur le denosumab et la reproduction
| Type d’étude | Espèce et souche | Nombre par sexe et/ou par groupe | Voie d’administration | Dose (mg/kg) et schéma posologique | Durée de l’étude | Observations relatives au traitement | DSENO (mg/kg) |
Macaque de Buffon, humain | S.O. | In vitro | 1 ou 10 mcg/mL | S.O. | Une coloration du tissu lymphoïde a été notée chez le macaque, mais aucune coloration des tissus humains n’a été observée. | S.O. | |
| Humain | S.O. | In vitro | 1 ou 10 mcg/mL | S.O. | Une coloration du tissu lymphoïde a été observée. | S.O. |
DSENO = dose sans effet nocif observé; S.O. = sans objet
Tableau 13. Pertes fœtales totalesc, tous les groupes
| Dose (mg/kg) | Nbre total de femelles gravides; nbre de naissances (M/F) | Jour de gestation (JG) à la perte du fœtus | Pertes fœtales (%) selon la dose | |||
| Gestation complète | 1er trimestre (20e - 50e JG) | Total au 3e trimestre (≥ 100 JG) | Mortinaissances au 3e trimestre (≥ 140 JG) | |||
| 0 | 29; 22 (13/9) | JG : 32, 32, 33, 104, 152, 157, 170 | 24,1 % (7/29) | 10,3 % (3/29) | 13,8 % (4/29) | 10,3 % (3/29) |
| 50 | 29; 16 (7/9) | JG : 31, 32, 33, 33, 46, 88a, 132, 151, 156a, 157, 158, 160, 168 | 40,7 % (11/27) 44,8 %** (13/29) | 17,2 % (5/29) | 22,2 % (6/27) 24,1 %** (7/29) | 18,5 % (5/27) 20,7 %** (6/29) |
Témoins historiquesb Minimum - maximum | 24,8 % (33/133) (6,7 - 38,9 %) | 6,8 % (9/133) (0 - 11,8 %) | 15,8 % (21/133) (0 - 28,6 %) | 9,0 % (12/133) (0 - 16,7 %) | ||
a Deux femelles adultes ont été exclues des calculs sur les pertes fœtales sauf durant le 1er trimestre parce que chacune a produit des anticorps anti-médicament (AAM) à partir du 76e jour de gestation, ce qui s’est traduit par une baisse de l’effet du médicament (biomarqueurs osseux) avant la perte du fœtus; les résultats marqués de l’astérisque double (**) comprennent ces femelles adultes productrices d’AAM.
b Selon 8 études sur le développement prénatal et postnatal amélioré conduites au centre de recherche de 2008 à 2010. c Les fœtus perdus avant le 140e jour de gestation ont été considérés comme des avortements et ceux perdus après, comme des mortinaissances.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. XGEVAMD (denosumab injection), solution pour injection à 120 mg/1,7 mL, numéro de contrôle 270521, Monographie de produit, Amgen Canada Inc. 30 mai 2023