


Monographie de produit - Olmesartan/HCTZ
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 2 CONTRE-INDICATIONS, Grossesse et Allaitement | 01/2022 |
|---|---|
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.1 Femmes enceintes | 01/2022 |
TABLE DES MATIÈRES
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ......................... 4
1 INDICATIONS ................................................................................................................. 4
- 1.1 Enfants .................................................................................................................. 4
- 1.2 Personnes âgées ................................................................................................... 4
- 2 CONTRE-INDICATIONS ................................................................................................. 4
- 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ....................... 5
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
- 4.1 Considérations posologiques ................................................................................. 5
- 4.2 Posologie recommandée et modification posologique ............................................ 5
- 4.3 Reconstitution ........................................................................................................ 8
- 4.4 Administration ........................................................................................................ 8
- 4.5 Dose oubliée .......................................................................................................... 8
- 5 SURDOSAGE ..................................................................................................................... 8
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION
ET CONDITIONNEMENT ................................................................................................ 9
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................ 11
- 7.1 Populations particulières ...................................................................................... 15
- 7.1.1 Femmes enceintes ........................................................................................... 15
- 7.1.2 Allaitement ....................................................................................................... 16
- 7.1.3 Enfants (< 18 ans) ............................................................................................ 17
- 7.1.4 Personnes âgées (≥ 65 ans) ............................................................................. 17
8 EFFETS INDÉSIRABLES.............................................................................................. 17
- 8.1 Aperçu des effets indésirables.............................................................................. 17
- 8.2 Effets indésirables observés dans les essais cliniques ......................................... 17
8.3 Effets indésirables peu courants observés au cours des essais
cliniques (< 1 %) ...................................................................................................... 19
- 8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives .................................................................................................... 19
- 8.5 Effets indésirables observés dans les essais cliniques (Enfants) .......................... 20
- 8.6 Effets indésirables identifiés après la mise en marché .......................................... 20
9 INTERACTIONS MÉDICAMENTEUSES ....................................................................... 21
- 9.1 Encadré « Interactions médicamenteuses graves » .............................................. 21
- 9.2 Aperçu ................................................................................................................. 21
- 9.3 Interactions médicament-médicament .................................................................. 21
- 9.4 Interactions médicament-aliment .......................................................................... 26
- 9.5 Interactions médicament-herbe médicinale........................................................... 26
- 9.6 Interactions médicament-épreuves de laboratoire ................................................ 26
- 9.7 Interactions médicament-style de vie ...................................................................... 26
10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE .................................................. 26
- 10.1 Mode d’action ................................................................................................... 26
- 10.2 Pharmacodynamique ........................................................................................ 27
- 10.3 Pharmacocinétique ........................................................................................... 28
- 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .......................................................... 30
- 12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ............................................. 30
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES .................................................................. 31
- 13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................ 31
14 ESSAIS CLINIQUES ..................................................................................................... 32
- 14.1 Conception de l’essai et aspects démographiques de l’étude............................ 32
- 14.2 Résultats de l’étude .......................................................................................... 32
- 14.3 Études comparatives de biodisponibilité ............................................................ 35
- 15 MICROBIOLOGIE ......................................................................................................... 36
- 16 TOXICOLOGIE NON CLINIQUE ...................................................................................... 36
- 17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ............................................................ 40
RENSEIGNEMENTS POUR LE PATIENT SUR LE MÉDICAMENT .......................................... 41
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
OLMESARTAN/HCTZ (olmésartan médoxomil et hydrochlorothiazide) est indiqué dans le traitement de l’hypertension essentielle légère ou modérée chez les patients pour qui le traitement associatif est approprié.
OLMESARTAN/HCTZ OLMESARTAN/HCTZ n’est pas indiqué comme traitement initial (voir 4 POSOLOGIE ET ADMINISTRATION).
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Selon les données cliniques publiées, aucune différence n’a été observée sur le plan de la réponse au traitement entre les patients âgés et leurs cadets, mais la sensibilité accrue de certaines personnes âgées est un facteur à ne pas négliger (voir 4 POSOLOGIE ET ADMINISTRATION).
2 CONTRE-INDICATIONS
- OLMESARTAN/HCTZ et hydrochlorothiazide est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non médicinaux, ou à l’un des composants du contenant. Pour obtenir une liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- En raison du composant hydrochlorothiazide, OLMESARTAN/HCTZ (olmésartan médoxomil et hydrochlorothiazide) est contre-indiqué chez les patients atteints d’anurie et ceux qui présentent une hypersensibilité à d’autres substances dérivées des sulfamides.
L’utilisation concomitante d’un antagoniste des récepteurs de l’angiotensine (ARA),
dont le composant olmésartan médoxomil d’OLMESARTAN/HCTZ (olmésartan médoxomil et hydrochlorothiazide), avec un médicament contenant de l’aliskiren est contre-indiquée chez les patients atteints de diabète de type 1 ou de type 2, ainsi que chez ceux présentant une insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2) [voir 7 MISES EN GARDE ET PRÉCAUTIONS, Double inhibition du système rénine-angiotensine et Fonction rénale, et 9 INTERACTIONS MÉDICAMENTEUSES, Double inhibition du système rénine- angiotensine au moyen d’ARA, d’IECA ou de médicaments contenant de l’aliskiren].
- L’emploi d’olmésartan médoxomil et hydrochlorothiazide est contre-indiqué pendant la grossesse (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1 Femmes enceintes).
L’emploi d’olmésartan médoxomil et hydrochlorothiazide est
contre-indiqué chez les femmes qui allaitent (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.2 Allaitement).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- OLMESARTAN/HCTZ (olmésartan médoxomil et hydrochlorothiazide) ne doit pas être utilisé comme traitement initial.
- La posologie doit être déterminée en fonction des besoins de chaque patient.
- Pour réduire le risque d’effets indésirables liés à la dose administrée, il est généralement recommandé d’amorcer le traitement associatif uniquement chez les patients qui n’ont pas obtenu les résultats escomptés en suivant la monothérapie.
- La posologie d’OLMESARTAN/HCTZ doit être établie en ajustant séparément la posologie des deux composantes du médicament.
4.2 Posologie recommandée et modification posologique Substitution du traitement
Une fois l’état du patient stabilisé grâce à la prise des deux composantes du médicament, tel que décrit ci-dessous, le traitement avec OLMESARTAN/HCTZ peut se substituer au schéma instauré, pourvu que les doses ayant permis de stabiliser le patient correspondent à celles de l’association fixe.
Ajustement de la dose en fonction de l’effet clinique
OLMESARTAN/HCTZ est offert en comprimés dosés à 20 mg/12,5 mg, 40 mg/12,5 mg et 40 mg/25 mg. Les patients dont la tension artérielle n’est pas maîtrisée de façon adéquate grâce à l’olmésartan médoxomil ou à l’hydrochlorothiazide pris seul peuvent passer au traitement avec OLMESARTAN/HCTZ à raison d’une prise par jour. La posologie doit être déterminée en fonction des besoins de chaque patient. Selon la réponse sur le plan de la tension artérielle, la posologie peut être ajustée à intervalles de 2 à 4 semaines.
Mises en garde et précautions importantes – Grossesse
Lorsqu’ils sont utilisés pendant la grossesse, les antagonistes des récepteurs (AT1) de l’angiotensine (ARA) peuvent causer des lésions, voire la mort, chez le fœtus. Le traitement avec OLMÉSARTAN/HCTZ (olmésartan médoxomil et hydrochlorothiazide) doit être interrompu le plus tôt possible lorsqu’une grossesse est détectée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières).
L’effet antihypertenseur d’OLMESARTAN/HCTZ est proportionnel à la dose de ses deux composantes selon une gamme de teneurs comprises entre 10 mg/12,5 mg et 40 mg/25 mg (voir 10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). La posologie d’OLMESARTAN/HCTZ est d’un comprimé une fois par jour. Il n’est pas recommandé de prendre plus d’un comprimé par jour.
Personnes âgées : En général, aucun ajustement de la posologie n’est nécessaire chez les patients âgés (voir plus bas les recommandations posologiques chez les patients présentant une déficience de la fonction rénale). Si un ajustement à la hausse jusqu’à la dose maximale de 40 mg/25 mg par jour est nécessaire, la tension artérielle doit être surveillée de près (voir 10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Populations particulières).
Déficience de la fonction hépatique : Aucun ajustement de la posologie n’est nécessaire chez les patients présentant une déficience légère de la fonction hépatique. Les données sont manquantes quant à l’utilisation de l’olmésartan médoxomil à 20 mg et à 40 mg; il est donc recommandé de commencer par une plus faible dose chez les patients atteints de maladie hépatique modérée, et il ne faut pas excéder la dose maximale de 20 mg/12,5 mg d’olmésartan médoxomil/hydrochlorothiazide par jour. Il faut faire preuve de prudence chez les patients atteints de maladie hépatique, surtout ceux qui présentent des troubles d’obstruction des voies biliaires, car la plus grande partie de l’olmésartan est éliminée par la bile. Aucune donnée n’est disponible sur les patients atteints de maladie hépatique grave; l’utilisation d’olmésartan n’est donc pas recommandée dans ce groupe de patients (voir 10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique).
Déficience de la fonction rénale : En raison de l’expérience limitée de doses supérieures dans ce groupe de patients, la dose maximale chez les patients atteints de déficience de la fonction rénale légère à modérée est de 20 mg/12,5 mg une fois par jour. L’utilisation d’olmésartan médoxomil chez les patients atteints de déficience grave de la fonction rénale n’est pas recommandée, car on ne possède qu’une expérience limitée chez ce groupe de patients. Chez les patients présentant une déficience de la fonction rénale encore plus grave, des diurétiques de l’anse sont préférables aux diurétiques thiazidiques. Par conséquent, OLMESARTAN/HCTZ n’est pas recommandé chez ces patients.
Le traitement avec OLMESARTAN/HCTZ doit être instauré sous supervision médicale étroite chez les patients qui risquent de présenter une diminution du volume intravasculaire (p. ex., les patients qui prennent des diurétiques, particulièrement ceux qui présentent un trouble de la fonction rénale), et la prescription d’une dose réduite doit être considérée en début de traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale).
En règle générale, les effets indésirables (voir 7 MISES EN GARDE ET PRÉCAUTIONS) de l’olmésartan médoxomil sont rares et indépendants de la dose administrée. Les effets indésirables de l’hydrochlorothiazide, pour leur part, sont essentiellement liés à la dose administrée (surtout l’hypokaliémie). Certains phénomènes indépendants de la dose administrée (p. ex., la pancréatite) sont associés à la prise d’hydrochlorothiazide. Les traitements fondés sur l’association d’olmésartan médoxomil et d’hydrochlorothiazide, peu importe la teneur, seront éventuellement accompagnés des deux types d’effets indésirables proportionnels à la dose administrée. Pour réduire le risque d’effets indésirables liés à la dose administrée, il est généralement recommandé d’amorcer le traitement associatif uniquement chez les patients qui n’ont pas obtenu les résultats escomptés en suivant la monothérapie.
Monothérapie à l’olmésartan médoxomil
La dose de départ généralement recommandée d’olmésartan médoxomil est de 20 mg 1 f.p.j. lorsque ce médicament est administré en monothérapie à des patients qui ne présentent pas de diminution de volume intravasculaire. On peut faire passer la dose de départ à 40 mg chez les patients dont la tension artérielle doit être abaissée davantage après 2 semaines de traitement. Les doses supérieures à 40 mg ne semblent pas avoir un effet plus important. Il semble également que l’administration de la dose quotidienne en 2 prises n’offre aucun avantage comparativement à l’administration d’une dose équivalente en une seule prise.
Personnes âgées : En général, aucun ajustement de la posologie n’est nécessaire
chez les patients âgés (voir plus bas les recommandations posologiques chez les patients présentant une déficience de la fonction rénale). Si un ajustement à la hausse jusqu’à la dose maximale de 40 mg par jour est nécessaire, la tension artérielle doit être surveillée de près (voir 10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Populations particulières).
- Déficience de la fonction hépatique : Aucun ajustement de la posologie n’est nécessaire chez les patients présentant une déficience légère de la fonction hépatique. Les données sont manquantes quant à l’utilisation de l’olmésartan médoxomil à 20 mg et à 40 mg; il est donc recommandé de commencer par une plus faible dose chez les patients atteints de maladie hépatique modérée, et il ne faut pas excéder la dose maximale de 20 mg/12,5 mg d’olmésartan médoxomil/hydrochlorothiazide par jour. Il faut faire preuve de prudence chez les patients atteints de maladie hépatique, surtout ceux qui présentent des troubles d’obstruction des voies biliaires, car la plus grande partie de l’olmésartan est éliminée par la bile. Aucune donnée n’est disponible sur les patients atteints de maladie hépatique grave; l’utilisation d’olmésartan médoxomil n’est donc pas recommandée dans ce groupe de patients (voir 10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique).
- Déficience de la fonction rénale : En raison de l’expérience limitée de doses supérieures dans ce groupe de patients, la dose maximale chez les patients atteints de déficience de la fonction rénale légère à modérée est de 20 mg d’olmésartan médoxomil une fois par jour. L’utilisation d’olmésartan médoxomil chez les patients atteints de déficience grave de la fonction rénale n’est pas recommandée, car on ne possède qu’une expérience limitée chez ce groupe de patients.
Le traitement avec OLMESARTAN/HCTZ doit être instauré sous supervision médicale étroite chez les patients qui risquent de présenter une diminution du volume intravasculaire (p. ex., les patients qui prennent des diurétiques, particulièrement ceux qui présentent une altération de la fonction rénale), et la prescription d’une dose réduite doit
être considérée en début de traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale).
Dans les cas où l’administration d’olmésartan médoxomil seul ne parvient pas à maîtriser la tension artérielle, l’hydrochlorothiazide peut être ajouté au traitement en commençant par des doses de 12,5 mg qui passeront ensuite à 25 mg 1 f.p.j.
Hydrochlorothiazide :
L’hydrochlorothiazide est efficace à des doses comprises entre 12,5 mg et 50 mg 1 f.p.j.
Chez les patients qui prennent de l’hydrochlorothiazide, l’olmésartan médoxomil peut être ajouté au traitement à raison de 20 mg 1 f.p.j., dose qui passera à 40 mg chez les patients dont la tension artérielle n’est pas adéquatement maîtrisée. En cas d’administration de fortes doses d’hydrochlorothiazide en monothérapie, de déplétion du volume ou d’hyponatrémie, la prudence est de mise lorsqu’il s’agit d’ajouter de l’olmésartan médoxomil au traitement ou de passer à
OLMESARTAN/HCTZ puisque ces ajustements pourraient entraîner une diminution marquée de la tension artérielle (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale). Avant d’ajouter l’olmésartan médoxomil au traitement, il convient de considérer la réduction de la dose d’hydrochlorothiazide à 12,5 mg.
4.3 Reconstitution
Sans objet.
4.4 Administration
OLMESARTAN/HCTZ peut être pris avec ou sans nourriture.
4.5 Dose oubliée
Les patients qui oublient de prendre une dose doivent attendre l’heure prévue de leur prochaine prise. Ces patients ne doivent pas doubler leur dose.
5 SURDOSAGE
Olmésartan médoxomil
Il existe peu de données sur le surdosage chez l’humain. Les manifestations d’un surdosage les plus probables seraient l’hypotension et la tachycardie; une bradycardie est également susceptible de se manifester en cas de stimulation parasympathique (vagale). En cas d’hypotension symptomatique, un traitement de soutien doit être instauré. On ne sait pas si l’olmésartan peut être éliminé par dialyse.
Hydrochlorothiazide
Les signes et les symptômes de surdosage les plus courants chez l’humain sont ceux qui sont causés par la déplétion des électrolytes (hypokaliémie, hypochlorémie, hyponatrémie) et la déshydratation consécutive à une diurèse excessive. Dans les cas où de la digitaline a été administrée en concomitance avec l’hydrochlorothiazide, l’hypokaliémie risque d’accentuer l’arythmie cardiaque. Le degré auquel
l’hydrochlorothiazide est éliminé par hémodialyse n’a pas été établi. Un traitement symptomatique de soutien doit être privilégié.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau – Formes posologiques, concentrations, composition et emballage
| Voie d’administration | Forme posologique/concentrations | Ingrédients non médicinaux |
|---|---|---|
| Orale | Comprimés à 20 mg/12,5 mg, 40 mg/12,5 mg et 40 mg/25 mg, | Hydroxypropylcellulose, lactose monohydraté, cellulose microcristalline, hydroxypropylcellulose à faible degré de substitution, stéarate de magnésium, hydroxypropyl méthyl cellulose, polyéthylène glycol, dioxyde de titane, talc, oxyde de fer jaune et oxyde de fer rouge. |
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
COMPOSITION : OLMESARTAN/HCTZ est offert aux doses suivantes :
20 mg / 12,5 mg : comprimé pelliculé jaune rougeâtre, rond, portant l’inscription “OH1” en creux sur l’une des faces et rien sur l’autre. Chaque comprimé contient 20 mg d’olmésartan médoxomil et 12,5 mg d’hydrochlorothiazide.
40 mg / 12,5 mg : comprimé pelliculé jaune rougeâtre, de forme ovale, portant l’inscription “OH2” en creux sur l’une de ses faces et rien sur l’autre. Chaque comprimé contient 40 mg d’olmésartan médoxomil et 12,5 mg d’hydrochlorothiazide.
40 mg / 25 mg : comprimé pelliculé rose, de forme ovale, portant l’inscription “OH3” en creux sur l’une de ses faces. Chaque comprimé contient 40 mg d’olmésartan médoxomil et 25 mg d’hydrochlorothiazide.
Chaque comprimé, toutes teneurs confondues, contient les ingrédients non médicinaux suivants : hydroxypropylcellulose, lactose monohydraté, cellulose microcristalline, hydroxypropylcellulose à faible degré de substitution, stéarate de magnésium, hydroxypropyl méthylcellulose, polyéthylène glycol, dioxyde de titane, talc, oxyde de fer jaune et oxyde de fer rouge.
Les comprimés OLMESARTAN/HCTZ sont disponible
Comprimés à 20 mg / 12,5 mg, 40 mg / 12,5 mg et 40 mg / 25 mg :
Bouteille de 90 comprimés
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » au début de la Partie I : Renseignements pour le professionnel de la santé.
Carcinogenèse et mutagenèse
Cancer de la peau autre que le mélanome : Un risque accru de cancer de la peau autre que le mélanome (CPAM) [carcinome basocellulaire (CBC) et carcinome spinocellulaire (CSC) de la peau] suite à un traitement avec l’hydrochlorothiazide a été rapporté dans certaines études épidémiologiques. Le risque pourrait être supérieur après une utilisation cumulée prolongée (voir 8 EFFETS INDÉSIRABLES, 8.6 Effets indésirables identifiés après la mise en marché). L’effet photosensibilisant de l’hydrochlorothiazide pourrait être un des mécanismes possibles à l’origine du CPAM (voir 16 TOXICOLOGIE NON CLINIQUE, Carcinogenèse, Hydrochlorothiazide).
Les patients qui prennent de l’hydrochlorothiazide doivent être informés du risque potentiel de CPAM. Ils doivent être avisés d’inspecter leur peau régulièrement pour l’apparition de toute nouvelle lésion ou tout changement à des lésions existantes et de signaler rapidement toutes lésions suspectes. Les patients doivent également limiter leur exposition au soleil, éviter l’utilisation d’équipement de bronzage intérieur et utiliser une protection solaire adéquate (p. ex., un écran solaire à large spectre avec un FPS de 30 ou plus, des vêtements protecteurs et un chapeau) lorsqu’ils s’exposent au soleil ou aux rayons UV afin de minimiser les risques de cancer de la peau.
Un traitement autre que l’hydrochlorothiazide peut être envisagé chez les patients qui présentent un risque particulièrement élevé de CPAM (p. ex., peau claire, antécédents personnels ou familiaux de cancer de la peau, traitement immunosuppresseur concomitant) [voir 8 EFFETS INDÉSIRABLES, 8.6 Effets indésirables identifiés après la mise en marché].
Appareil cardiovasculaire
Hypotension chez les patients présentant une déplétion du volume ou une déplétion sodique : Chez les patients dont le système rénine-angiotensine est activé, entre autres les patients présentant une déplétion du volume et (ou) une déplétion sodique (p. ex., les patients traités au moyen de fortes doses de diurétiques), une hypotension symptomatique peut se manifester suivant l’instauration du traitement avec OLMESARTAN/HCTZ. Le traitement doit être instauré sous supervision médicale étroite. Des considérations semblables s’appliquent aux patients atteints de cardiopathie ischémique ou de maladie cérébrovasculaire chez lesquels une chute excessive de la tension artérielle pourrait entraîner un infarctus du myocarde ou un accident vasculaire cérébral. En cas d’hypotension, le patient doit être placé en décubitus dorsal et recevoir, au besoin, une perfusion de solution saline (voir 4 POSOLOGIE ET ADMINISTRATION). Une fois les déséquilibres sur le plan des électrolytes et des liquides rétablis, le traitement peut généralement être poursuivi sans difficulté. Une hypotension transitoire ne constitue pas une contre-indication à la poursuite du traitement.
Sténose valvulaire : En théorie, il se pourrait que les patients ayant une sténose aortique présentent un risque particulier de réduction de la perfusion coronarienne, car ils ne présentent pas une aussi grande réduction de la post-charge.
Double inhibition du système rénine-angiotensine
Il existe des données indiquant que l’administration concomitante d’antagonistes des récepteurs de l’angiotensine (ARA), comme le composant olmésartan médoxomil d’OLMESARTAN/HCTZ , ou d’un inhibiteur de l’enzyme de conversion de l’angiotensine (IECA) avec un médicament contenant de l’aliskiren augmente le risque d’hypotension, de syncope, d’AVC, d’hyperkaliémie et de détérioration de la fonction rénale, y compris d’insuffisance rénale, chez les patients atteints de diabète de type 1 ou de type 2, ainsi que chez ceux présentant une insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2). En conséquence, l’utilisation d’OLMESARTAN/HCTZ en association avec un médicament contenant de l’aliskiren est contre-indiquée chez ces patients (voir 2 CONTRE-INDICATIONS). De plus, l’administration concomitante d’un ARA, y compris le composant olmésartan médoxomil d’OLMESARTAN/HCTZ, avec d’autres inhibiteurs du système rénine-angiotensine, comme les IECA ou les médicaments contenant de l’aliskiren, n’est généralement pas recommandée chez les autres patients, car ce type de traitement a été associé à une incidence élevée d’hypotension grave, d’insuffisance rénale et d’hyperkaliémie.
Système endocrinien/métabolisme
L’évaluation périodique du taux sérique d’électrolytes s’impose à intervalles appropriés pour déceler d’éventuels déséquilibres. Tous les patients recevant un traitement au moyen de diurétiques thiazidiques doivent faire l’objet d’une surveillance pour déceler tout signe clinique de déséquilibre sur le plan des liquides ou des électrolytes : hyponatrémie, alcalose hypochlorémique et hypokaliémie. L’analyse des taux d’électrolytes dans le sérum et dans l’urine est importante dans les cas où les patients présentent des vomissements excessifs ou reçoivent une solution parentérale. Les signes et les symptômes de déséquilibre sur le plan des liquides ou des électrolytes, peu importe la cause, comprennent la sécheresse buccale, la soif, la faiblesse, la léthargie, la somnolence, l’agitation, la confusion, les convulsions, les douleurs et les crampes musculaires, la fatigue musculaire, l’hypotension, l’oligurie, la tachycardie et les troubles gastro-intestinaux comme les nausées et les vomissements.
Une hypokaliémie peut se manifester, surtout en cas de diurèse vive, de cirrhose grave ou de traitement prolongé.
OLMESARTAN/HCTZ contient de l’olmésartan, un médicament qui inhibe le système rénine-angiotensine. Les médicaments qui inhibent le système rénine-angiotensine peuvent causer une hyperkaliémie. Les taux sériques d’électrolytes doivent être évalués périodiquement.
Toute interférence avec la prise adéquate d’électrolytes par voie orale favorisera également une hypokaliémie. L’hypokaliémie peut causer de l’arythmie cardiaque et peut également être un facteur sensibilisant ou amplifiant de la réponse du cœur aux effets toxiques de la digitaline (p. ex., l’augmentation de l’irritabilité ventriculaire).
Bien que la carence en chlorure au cours du traitement au moyen de diurétiques thiazidiques soit généralement d’intensité légère et qu’elle ne nécessite pas de traitement précis, sauf dans des circonstances hors de l’ordinaire (entre autres dans les cas de maladie hépatique ou de néphropathie), le traitement substitutif du chlorure peut se révéler nécessaire dans le cadre
du traitement de l’alcalose métabolique.
L’hyponatrémie par dilution peut survenir chez les patients qui présentent de l’œdème par temps chaud. Le traitement approprié consiste à restreindre la consommation d’eau plutôt que d’administrer du sel, sauf dans les rares cas où l’hyponatrémie est potentiellement mortelle. Dans les cas de déplétion sodée, la substitution est le traitement indiqué.
Les diurétiques thiazidiques augmentent l’excrétion du magnésium dans l’urine, ce qui peut entraîner une hypomagnésiémie.
Certains patients traités aux diurétiques thiazidiques peuvent présenter une hyperuricémie ou une crise de goutte aiguë.
Une augmentation des taux de cholestérol et de triglycérides peut également être associée au traitement aux diurétiques thiazidiques.
Les diurétiques thiazidiques peuvent diminuer l’excrétion du calcium dans l’urine. Ils peuvent également causer de légères élévations intermittentes du calcium sérique chez les patients pour qui un trouble du métabolisme du calcium n’est pas connu. Une hypercalcémie marquée peut être le signe d’une hyperparathyroïdie cachée. Le traitement aux diurétiques thiazidiques doit être interrompu avant la réalisation des analyses de la fonction parathyroïdienne.
Les diurétiques thiazidiques peuvent réduire les taux d’iode protéique (PBI) sans que des signes de trouble thyroïdien se manifestent.
La prise de diurétiques thiazidiques peut entraîner une hyperglycémie. Les besoins en insuline ou en hypoglycémiants oraux des patients diabétiques peuvent être modifiés, et il est possible que des cas de diabète latent se manifestent au cours du traitement aux diurétiques thiazidiques.
Appareil digestif
Entéropathie apparentée à la sprue : Des cas graves de diarrhée chronique avec perte de poids majeure ont été signalés chez des patients recevant l’olmésartan, des mois, voire des années après le début du traitement. Les biopsies intestinales prélevées chez ces patients révélaient souvent une atrophie villositaire. Si ces symptômes se manifestent chez un patient recevant l’olmésartan et qu’aucune autre cause n’est découverte, il faut interrompre le traitement au moyen d’OLMESARTAN/HCTZ.
Fonction hépatique/biliaire/pancréatique
Aucun ajustement de la posologie n’est nécessaire chez les patients présentant une déficience légère de la fonction hépatique. Les données sont manquantes quant à l’utilisation de l’olmésartan médoxomil à 20 mg et à 40 mg; il est donc recommandé de commencer par une plus faible dose chez les patients atteints de maladie hépatique modérée, et il ne faut pas excéder la dose maximale de 20 mg/12,5 mg par jour d’olmésartan médoxomil/hydrochlorothiazide. Il faut faire preuve de prudence chez les patients atteints de maladie hépatique, surtout ceux qui présentent des troubles d’obstruction des voies biliaires, car la plus grande partie de l’olmésartan est éliminée par la bile. Aucune donnée n’est disponible sur les patients atteints de maladie hépatique grave; l’utilisation d’olmésartan n’est donc pas recommandée dans ce groupe de patients (voir 10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique).
La prudence est de mise lorsqu’il s’agit de prescrire des diurétiques thiazidiques à des patients qui présentent une déficience de la fonction hépatique ou une maladie évolutive du foie puisqu’il suffit d’un déséquilibre mineur sur le plan des liquides et des électrolytes pour précipiter un coma hépatique.
Yeux
Myopie aiguë et glaucome secondaire à angle fermé : L’hydrochlorothiazide, un sulfamide, peut causer une réaction idiosyncrasique pouvant entraîner une myopie aiguë transitoire et un glaucome aigu à angle fermé. Les symptômes comprennent une diminution de l’acuité visuelle ou une douleur oculaire d’apparition subite se manifestant généralement dans les heures ou les semaines suivant l’instauration du traitement. En l’absence de traitement, le glaucome aigu à angle fermé peut entraîner une perte permanente de la vision. Le principal traitement consiste à cesser l’administration de l’hydrochlorothiazide le plus rapidement possible. Il est possible qu’un traitement médical ou chirurgical immédiat doive être envisagé si la pression intraoculaire ne peut être maîtrisée. Les facteurs de risque du glaucome aigu à angle fermé pourraient inclure notamment des antécédents d’allergie aux sulfamides ou aux pénicillines.
Fonction rénal
Déficience de la fonction rénale : Une altération de la fonction rénale consécutive à l’inhibition du système rénine-angiotensine-aldostérone est à prévoir chez les patients sensibles traités à l’olmésartan médoxomil. Chez les patients dont la fonction rénale dépend de l’activité du système rénine-angiotensine-aldostérone (p. ex., les patients atteints d’insuffisance cardiaque congestive grave), le traitement aux inhibiteurs de l’enzyme de conversion de l’angiotensine et aux antagonistes des récepteurs de l’angiotensine a été associé à l’oligurie, à l’azotémie évolutive et (rarement) à l’insuffisance rénale aiguë ou à la mort. Des résultats similaires sont à prévoir chez les patients traités à l’olmésartan médoxomil (voir 10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Populations particulières).
L’utilisation d’ARA, y compris le composant olmésartan médoxomil d’OLMESARTAN/HCTZ, ou d’IECA en association avec des médicaments contenant de l’aliskiren est contre-indiquée chez les patients présentant une insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2) [voir 2 CONTRE- INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES, Double inhibition du système rénine- angiotensine au moyen d’ARA, d’IECA ou de médicaments contenant de l’aliskiren].
Dans le cadre d’études portant sur la prise d’inhibiteurs de l’enzyme de conversion de l’angiotensine (IECA) chez des patients présentant une sténose artérielle rénale unilatérale ou bilatérale, des augmentations de la créatinine sérique ou de l’azote uréique du sang ont été signalées. Aucun patient présentant une sténose artérielle rénale, unilatérale ou bilatérale, n’a suivi de traitement à long terme à l’olmésartan médoxomil, mais des résultats similaires sont à prévoir chez cette population de patients.
Les diurétiques thiazidiques doivent être utilisés avec prudence chez les patients atteints de néphropathie grave. La prise de diurétiques thiazidiques par des patients atteints de néphropathie risque de précipiter la manifestation de l’azotémie. Des effets cumulés du médicament peuvent se manifester chez des patients présentant une fonction rénale altérée.
Si l’atteinte évolutive des reins devient manifeste, il convient d’interrompre ou de mettre définitivement fin au traitement diurétique.
Sensibilité/résistance
Hypersensibilité : Des réactions anaphylactiques ont été rapportées, très rarement, chez des patients traités avec l’olmésartan.
Des réactions d’hypersensibilité à l’hydrochlorothiazide peuvent survenir chez des patients qui n’ont pas d’antécédents d’allergies ou d’asthme bronchique, mais elles sont davantage susceptibles de se manifester chez les patients qui en ont.
Les diurétiques thiazidiques ont été associés à l’exacerbation ou à l’activation du lupus érythémateux disséminé.
Photosensibilité : Des réactions de photosensibilité ont été rapportées avec l’utilisation de diurétiques thiazidiques. Si une réaction de photosensibilité survient pendant le traitement avec un médicament contenant de l’hydrochlorothiazide, le traitement doit être interrompu.
7.1 Populations particulières
7.1.1 Femmes enceintes
Les médicaments qui agissent directement sur le système rénine-angiotensine-aldostérone (SRAA) peuvent entraîner une morbidité ou une mortalité fœtale ou néonatale lorsqu’ils sont administrés aux femmes enceintes. En cas de grossesse, le traitement avec OLMESARTAN/HCTZ doit être interrompu le plus tôt possible. Si OLMESARTAN/HCTZ est administré durant la grossesse, ou si la patiente devient enceinte pendant le traitement avec ce médicament, cette dernière doit être informée des dangers possibles pour le fœtus.
L’utilisation d’un ARA est contre-indiquée durant la grossesse. Les patientes qui prévoient devenir enceintes devraient passer à d’autres antihypertenseurs dont l’innocuité pour usage durant la grossesse est établie. Il faut cesser immédiatement le traitement aux antagonistes de l’angiotensine II dès que la grossesse est diagnostiquée et, le cas échéant, commencer un traitement de rechange.
On sait que l’utilisation d’un ARA au cours des deuxième et troisième trimestres entraîne une fœtotoxicité chez l’humain (diminution de la fonction rénale, oligohydramnios, retard d’ossification du crâne) et une toxicité néonatale (insuffisance rénale, hypotension, hyperkaliémie). En cas d’exposition à OLMESARTAN/HCTZ à partir du deuxième trimestre de la grossesse, il est recommandé de faire une échographie foetale afin de vérifier la fonction rénale et les os de la voûte du crâne.
On devrait suivre de près l’état des nourrissons ayant été exposés in utero à un ARA pour déceler tout signe d’hypotension, d’oligurie et d’hyperkaliémie. Si une oligurie survient, il faut avant tout adopter des mesures de soutien pour régulariser la tension artérielle et supporter la perfusion rénale. Une exsanguinotransfusion, ou dialyse, peut être nécessaire comme moyen afin de renverser l’hypotension et(ou) comme traitement substitutif dans les cas de dysfonctionnement rénal; cependant, l’expérience limitée avec ces procédures n’a pas été associée à des avantages cliniques significatifs.
Les diurétiques thiazidiques traversent la barrière placentaire et sont décelés dans le sang du cordon ombilical. L’emploi courant des diurétiques par les femmes enceintes autrement en bonne santé n’est pas recommandé; il expose la mère et le fœtus à des risques inutiles, y compris une jaunisse fœtale ou néonatale, une thrombocytopénie et possiblement à d’autres effets indésirables signalés chez les adultes.
Données chez l’animal
Aucun effet tératogène n’a été observé par suite de l’administration d’olmésartan médoxomil et d’hydrochlorothiazide dans un rapport de 1,6:1 à des souris enceintes à des doses orales atteignant 1 625 mg/kg/jour (122 fois la dose maximale recommandée chez l’humain sur une base de mg/m2) ou à des rates enceintes recevant des doses orales atteignant 1 625 mg/kg/jour (280 fois la dose maximale recommandée chez l’humain sur une base de mg/m2). Cependant, l’administration du médicament à raison de 1 625 mg/kg/jour (dose toxique, voire mortelle pour la mère) à des rates enceintes s’est traduite par une diminution significative du poids des fœtus, comparativement aux animaux du groupe témoin. Chez le rat, la dose à laquelle aucun effet toxique n’a été observé sur le plan du développement, soit 162,5 mg/kg/jour, est d’environ
28 fois la dose d’olmésartan médoxomil et d’hydrochlorothiazide maximale recommandée chez l’humain sur une base de mg/m2 (40 mg d’olmésartan médoxomil/25 mg d’hydrochlorothiazide/jour).
7.1.2 Allaitement
On ne sait pas si l’olmésartan est excrété dans le lait maternel chez l’humain, mais de faibles concentrations de cette substance sont sécrétées dans le lait des rates qui allaitent. Les diurétiques thiazidiques sont décelables dans le lait maternel chez l’humain. Une décision doit être prise concernant la poursuite ou l’interruption de l’allaitement ou du traitement en tenant compte de l’importance de ce dernier pour la santé de la mère.
7.1.3 Enfants (< 18 ans)
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées (≥ 65 ans)
L’expérience clinique rapportée n’a pas permis de révéler de différences en ce qui a trait à la réponse au traitement entre les patients âgés et leurs cadets; cependant, la sensibilité accrue de certaines personnes âgées est un facteur à ne pas négliger (voir 14 ESSAIS CLINIQUES).
8 EFFETS INDÉSIRABLES
- 8.1 Aperçu des effets indésirables
Olmésartan médoxomil/hydrochlorothiazide
L’innocuité de l’association olmésartan médoxomil/hydrochlorothiazide a été évaluée chez 1 243 patients traités pour l’hypertension essentielle. Le traitement à l’olmésartan médoxomil/hydrochlorothiazide a été bien toléré, l’incidence des événements indésirables étant comparable à celle du placebo. Ces événements étaient généralement d’intensité légère et transitoires, et ils n’étaient pas liés à la dose d’olmésartan médoxomil/hydrochlorothiazide administrée.
Dans les études cliniques, la fréquence générale des événements indésirables n’était pas proportionnelle à la dose administrée. Les analyses portant sur le sexe, l’âge et la race des patients n’ont pas révélé de différence entre le groupe olmésartan médoxomil/ hydrochlorothiazide et le groupe placebo. Durant ces études, le traitement a dû être interrompu en raison des effets indésirables chez 2,0 % (25/1 243) des patients hypertendus recevant de l’olmésartan médoxomil/hydrochlorothiazide et chez 2,0 % (7/342) des patients recevant un placebo. Les effets indésirables potentiellement graves suivants ont été signalés dans le cadre d’un traitement avec olmésartan médoxomil ou olmésartan médoxomil et hydrochlorothiazide dans des études contrôlées : syncope et hypotension.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Dans le cadre d’une étude clinique contrôlée par placebo portant sur l’utilisation de l’association olmésartan médoxomil/hydrochlorothiazide, les événements indésirables ci-dessous ont été signalés chez > 1 % des patients (voir le tableau 1).
Tableau 1 – Effets indésirablesa signalés chez > 1 % des patients dans le cadre d’une étude clinique a Effets indésirables signalés chez > 1 % des patients du groupe olmésartan médoxomil + HCTZ
| contrôlée par placebo | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Total – | Total – olmésartan | Total – olmésartan | |||||||||
| Total – placebo SEUL | HCTZ SEUL | médoxomil SEUL | médoxomil + HCTZ | ||||||||
| (N = 42) | (N = 88) | (N = 125) | (N = 247) | ||||||||
| Classe par système et organe Termes du MedDRA | N (%) | N (%) | N (%) | N (%) | |||||||
| Troubles auditifs et labyrinthiques | |||||||||||
| Troubles auditifs | 0 (0,0 %) | 0 (0,0 %) | 0 (0,0 %) | 5 (2,0 %) | |||||||
| Troubles gastro-intestinaux | |||||||||||
| Nausées | 0 (0,0 %) | 1 (1,1 %) | 2 (1,6 %) | 7 (2,8 %) | |||||||
| Douleurs abdominales | 1 (2,4 %) | 1 (1,1 %) | 4 (3,2 %) | 5 (2,0 %) | |||||||
| Dyspepsie | 0 (0,0 %) | 4 (4,5 %) | 2 (1,6 %) | 5 (2,0 %) | |||||||
| Diarrhée | 1 (2,4 %) | 2 (2,3 %) | 4 (3,2 %) | 4 (1,6 %) | |||||||
| Gastro-entérite | 1 (2,4 %) | 0 (0,0 %) | 0 (0,0 %) | 3 (1,2 %) | |||||||
| Troubles généraux et troubles au point d’administration | |||||||||||
| Fatigue | 0 (0,0 %) | 1 (1,1 %) | 3 (2,4 %) | 5 (2,0 %) | |||||||
| Syndrome pseudo-grippal | 0 (0,0 %) | 1 (1,1 %) | 1 (0,8 %) | 3 (1,2 %) | |||||||
| Troubles du système immunitaire | |||||||||||
| Hypersensibilité | 0 (0,0 %) | 1 (1,1 %) | 1 (0,8 %) | 3 (1,2 %) | |||||||
| Infections et infestations | |||||||||||
| Infection des voies respiratoires supérieures Infections des voies urinaires | 0 (0,0 %) 1 (2,4 %) | 6 (6,8 %) 1 (1,1 %) | 8 (6,4 %) 1 (0,8 %) | 16 (6,5 %) 8 (3,2 %) | |||||||
| Pharyngite | 0 (0,0 %) | 1 (1,1 %) | 1 (0,8 %) | 4 (1,6 %) | |||||||
| Rhinite | 2 (4,8 %) | 0 (0,0 %) | 3 (2,4 %) | 4 (1,6 %) | |||||||
| Sinusite | 1 (2,4 %) | 2 (2,3 %) | 3 (2,4 %) | 3 (1,2 %) | |||||||
| Lésion, empoisonnement et complication liée à une intervention | |||||||||||
| Lésion | 0 (0,0 %) | 3 (3,4 %) | 1 (0,8 %) | 6 (2,4 %) | |||||||
| Troubles du métabolisme et de la nutrition | |||||||||||
| Hyperuricémie | 1 (2,4 %) | 2 (2,3 %) | 0 (0,0 %) | 10 (4,0 %) | |||||||
| Hyperglycémie | 1 (2,4 %) | 2 (2,3 %) | 0 (0,0 %) | 5 (2,0 %) | |||||||
| Hyperlipémie | 0 (0,0 %) | 1 (1,1 %) | 1 (0,8 %) | 4 (1,6 %) | |||||||
| Augmentation de l’azote uréique du sang | 0 (0,0 %) | 0 (0,0 %) | 0 (0,0 %) | 4 (1,6 %) | |||||||
| Troubles musculosquelettiques et du tissu conjonctif | |||||||||||
| Dorsalgie | 1 (2,4 %) | 2 (2,3 %) | 3 (2,4 %) | 5 (2,0 %) | |||||||
| Myalgie | 0 (0,0 %) | 1 (1,1 %) | 4 (3,2 %) | 5 (2,0 %) | |||||||
| Troubles du système nerveux | |||||||||||
| Étourdissements | 1 (2,4 %) | 7 (8,0 %) | 1 (0,8 %) | 23 (9,3 %) | |||||||
| Céphalées | 3 (7,1 %) | 4 (4,5 %) | 11 (8,8 %) | 13 (5,3 %) | |||||||
| Troubles rénaux et urinaires | |||||||||||
| Hématurie | 0 (0,0 %) | 0 (0,0 %) | 0 (0,0 %) | 6 (2,4 %) | |||||||
| Pyurie | 0 (0,0 %) | 1 (1,1 %) | 1 (0,8 %) | 4 (1,6 %) | |||||||
| Résultats anormaux aux analyses d’urine | 0 (0,0 %) | 0 (0,0 %) | 0 (0,0 %) | 4 (1,6 %) | |||||||
| Troubles respiratoires, thoraciques et médiastinaux | |||||||||||
| Toux | 0 (0,0 %) | 0 (0,0 %) | 2 (1,6 %) | 5 (2,0 %) | |||||||
| Troubles vasculaires | |||||||||||
| Hypotension | 0 (0,0 %) | 0 (0,0 %) | 0 (0,0 %) | 3 (1,2 %) | |||||||
Voici les autres effets indésirables dont l’incidence est supérieure à 1,0 %, qu’ils soient ou non associés au traitement, signalés chez plus que 1 200 patients hypertendus recevant l’association olmésartan médoxomil/hydrochlorothiazide dans le cadre des études cliniques contrôlées ou menées au su.
Troubles gastro-intestinaux : douleurs abdominales, dyspepsie, diarrhée.
Troubles généraux et réactions au point d’administration : douleur thoracique, œdème périphérique. Infections et infestations : gastro-entérite.
Investigations : hausse des taux d’alanine aminotransférase, d’aspartate aminotransférase, de créatine phosphokinase et de gammaglutamyltransférase.
Troubles musculosquelettiques et du tissu conjonctif : arthrite, arthralgie, dorsalgie et myalgie. Troubles du système nerveux : vertiges.
Troubles rénaux et urinaires : hématurie.
Troubles respiratoires, thoraciques et médiastinaux : toux.
Troubles de la peau et du tissu sous-cutané : éruptions cutanées.
8.3 Effets indésirables peu courants observés au cours des essais cliniques (< 1 %)
Des cas d’œdème du visage ont été signalés chez 2/1 243 patients traités à l’olmésartan médoxomil/hydrochlorothiazide. Des antagonistes des récepteurs de l’angiotensine II ont été associés à des cas d’angiœdème.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Dans le cadre d’études cliniques contrôlées, des variations importantes sur le plan des paramètres de laboratoire standards ont été rarement associées à l’administration de l’olmésartan médoxomil/hydrochlorothiazide.
Épreuves de la fonction hépatique : Dans des cas peu fréquents, des élévations des taux d’enzymes hépatiques et/ou des taux de bilirubine sérique ont été observées.
| Placebo (n = 42) | HCTZ (n = 88) | Olmésartan médoxomil (n = 125) | Olmésartan médoxomil + HCTZ (n = 247) | |
|---|---|---|---|---|
| Augmentation du taux de CPK | 2 (4,8 %) | 2 (2,3 %) | 3 (2,4 %) | 4 (1,6 %) |
| Augmentation du taux de γGT | 1 (2,4 %) | 1 (1,1 %) | 3 (2,4 %) | 3 (1,2 %) |
| Augmentation du taux d’ALAT | 2 (4,8 %) | 1 (1,1 %) | 3 (2,4 %) | 3 (1,2 %) |
| Augmentation du taux d’ASAT | 1 (2,4 %) | 1 (1,1 %) | 3 (2,4 %) | 3 (1,2 %) |
Créatinine et azote uréique du sang : Des augmentations de la créatinine sérique et de l’azote uréique du sang supérieures à 50 % ont été signalées chez 1,3 % des patients. Dans le cadre des études cliniques sur l’olmésartan médoxomil/hydrochlorothiazide, aucun patient n’a dû interrompre son traitement en raison de l’augmentation de l’azote uréique du sang ou de
la créatinine.
Hémoglobine et hématocrite : Une diminution des taux d’hémoglobine et d’hématocrite supérieure à 20 % a été observée chez 0,0 % et chez 0,4 % (un patient), respectivement, des patients traités à l’olmésartan médoxomil/hydrochlorothiazide, comparativement à 0,0 % et 0,0 %, respectivement, chez les patients du groupe placebo. Aucun patient n’a dû interrompre son traitement en raison d’une anémie.
8.5 Effets indésirables observés dans les essais cliniques (Enfants)
Sans objet.
8.6 Effets indésirables identifiés après la mise en marché
D’autres effets indésirables signalés, quoique rarement, dans le cadre de la pharmacovigilance incluent : asthénie, angiœdème, vomissements, hyperkaliémie, rhabdomyolyse, insuffisance rénale aiguë, augmentation du taux sanguin de créatinine, alopécie, prurit, urticaire, palpitations, syncope, augmentation du taux sanguin d’acide urique et entéropathie apparentée à la sprue.
Des réactions anaphylactiques ont été rapportées, très rarement, chez les patients traités avec l’olmésartan.
Lors de l’étude clinique ROADMAP (Randomised Olmesartan And Diabetes Microalbuminuria Prevention), à laquelle ont participé 4 447 patients atteints de diabète de type 2 et présentant une normoalbuminurie ainsi qu’au moins un autre facteur de risque cardiovasculaire,
96 patients (4,3 %) recevant l’olmésartan et 94 patients (4,2 %) recevant le placebo ont présenté un événement cardiovasculaire. Le groupe ayant reçu l’olmésartan présentait un taux de mortalité cardiovasculaire supérieur à celui du groupe ayant reçu le placebo (15 patients [0,67 %] vs 3 patients [0,14 %]; RR = 4,94; IC à 95 % : 1,43 à 17,06). Les patients à risque accru présentaient des coronaropathies préexistantes.
Cancer de la peau autre que le mélanome
Certaines études pharmacoépidémiologiques donnent à penser que le risque de carcinome spinocellulaire (CSC) et de carcinome basocellulaire (CBC) de la peau est plus élevé avec une utilisation croissante d’hydrochlorothiazide. Une revue systématique et une méta-analyse menées par Santé Canada suggèrent, avec une incertitude importante, que l’utilisation d’hydrochlorothiazide pendant plusieurs années (> 3 ans) pourrait entraîner :
122 cas supplémentaires (IC à 95 %, de 112 à 133 cas supplémentaires) de CSC par
1 000 patients traités comparativement aux patients qui n’ont pas reçu d’hydrochlorothiazide (méta-analyse de trois études d’observation);
31 cas supplémentaires (IC à 95 %, de 24 à 37 cas supplémentaires) de CBC par
1 000 patients traités comparativement aux patients qui n’ont pas reçu d’hydrochlorothiazide (méta-analyse de deux études d’observation).
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Encadré « Interactions médicamenteuses graves »
Sans objet.
9.2 Aperçu
Sans objet.
9.3 Interactions médicament-médicament
Le tableau ci-dessous se fonde sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves
(c.-à-d. mettant en cause des associations contre-indiquées).
Olmésartan médoxomil
Tableau 2 – Interactions médicamenteuses démontrées et interactions médicamenteuses potentielles avec l’olmésartan médoxomil
| Dénomination commune | Réf. | Effet | Répercussions cliniques |
|---|---|---|---|
| Anti-acides | ÉC | La biodisponibilité de l’olmésartan n’a pas été altérée de façon significative par suite de l’administration concomitante d’anti-acides [Al(OH)3 /Mg(OH)2 ]. | |
| Enzymes du cytochrome P450 | T | Contrairement à d’autres antagonistes des récepteurs de l’angiotensine II, l’olmésartan médoxomil n’est pas métabolisé par les enzymes du cytochrome P450. Les interactions avec les médicaments qui inhibent ou métabolisent ces enzymes, ou encore, avec les médicaments qui entraînent leur production ne sont pas à prévoir. | |
| Digoxine | ÉC | Aucun effet pharmacocinétique ou pharmacodynamique n’a été signalé par suite de l’administration concomitante d’olmésartan médoxomil et de digoxine chez des volontaires sains. | |
| Diurétiques | ÉC | Les patients qui prennent des diurétiques, surtout ceux chez qui un traitement diurétique a été récemment amorcé, peuvent parfois présenter une baisse excessive de la tension artérielle après avoir commencé à prendre de l’olmésartan. | On peut réduire au minimum le risque d’hypotension symptomatique lié à l’utilisation d’olmésartan en cessant l’administration du diurétique avant de commencer le traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système cardiovasculaire, Hypotension chez les patients présentant une déplétion du volume ou une déplétion sodique). Aucune interaction médicamenteuse significative du point de vue clinique n’a été associée aux diurétiques thiazidiques. |
| Double inhibition du système rénine- angiotensine au moyen d’ARA, d’IECA ou de médicaments contenant de l’aliskiren | T | L’administration concomitante d’antagonistes des récepteurs de l’angiotensine (ARA), comme le composant olmésartan médoxomil d’OLMESARTAN/HCTZ , ou d’un inhibiteur de l’enzyme de conversion de l’angiotensine (IECA) avec un médicament contenant de l’aliskiren augmente le risque d’hypotension, de syncope, d’AVC, d’hyperkaliémie et de détérioration de la fonction rénale, y compris d’insuffisance rénale, chez les patients atteints de diabète de type 1 ou de type 2, ainsi que chez ceux présentant une insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2). | Le recours à une double inhibition du système rénine-angiotensine au moyen d’ARA, d’IECA ou de médicaments contenant de l’aliskiren est contre-indiqué chez les patients présentant un diabète ou une insuffisance rénale, et n’est habituellement pas recommandé chez les autres patients, car ce type de traitement a été associé à une incidence élevée d’hypotension grave, d’insuffisance rénale et d’hyperkaliémie (voir 2 CONTRE- INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS, Double inhibition du système rénine- angiotensine). |
| Dénomination commune | Réf. | Effet | Répercussions cliniques |
|---|---|---|---|
| Sels de lithium | T | À l’instar des autres médicaments qui favorisent l’élimination du sodium, l’olmésartan peut réduire la clairance du lithium. | Les taux sériques de lithium doivent être surveillés de près si des sels de lithium sont administrés en concomitance avec l’olmésartan médoxomil. |
Anti-inflammatoires non stéroïdiens, y compris les inhibiteurs sélectifs de la cyclo- oxygénase-2 (inhibiteurs de la COX-2) | T | Chez les patients âgés ou présentant une hypovolémie (y compris ceux recevant un diurétique) ou une dysfonction rénale, l’administration concomitante d’un AINS, y compris les inhibiteurs sélectifs de la COX-2, et d’un antagoniste des récepteurs de l’angiotensine II, y compris l’olmésartan, peut entraîner une détérioration de la fonction rénale et, éventuellement, une insuffisance rénale aiguë. Ces effets sont habituellement réversibles. L’administration d’un AINS peut réduire les effets diurétique, natriurétique et antihypertensif des diurétiques de l’anse, des diurétiques d’épargne potassique et des diurétiques thiazidiques. | La fonction rénale doit être évaluée périodiquement chez les patients recevant l’olmésartan et un AINS, de façon concomitante. L’effet antihypertensif des antagonistes des récepteurs de l’angiotensine II, y compris l’olmésartan, peut être atténué par la prise d’un AINS, y compris les inhibiteurs sélectifs de la COX-2. Les patients qui prennent OLMESARTAN/HCTZ en concomitance avec des AINS doivent faire l’objet d’une surveillance étroite pour déterminer si l’effet diurétique escompté est obtenu. |
| Warfarine | ÉC | L’administration concomitante d’olmésartan médoxomil et de warfarine à des volontaires sains n’a eu aucun effet sur les paramètres pharmacocinétiques et pharmacodynamiques de cette dernière substance. |
Légende : ÉC = étude clinique; T = théorique
Hydrochlorothiazide
Les médicaments ci-dessous peuvent interagir avec les diurétiques thiazidiques en cas d’administration concomitante.
Tableau 3 – Interactions médicamenteuses démontrées et interactions médicamenteuses potentielles avec l’hydrochlorothiazide
| Dénomination commune | Réf. | Effet | Répercussions cliniques |
|---|---|---|---|
| Agents augmentant le taux de potassium sérique | T | La prise concomitante de diurétiques épargneurs de potassium (p. ex., la spironolactone, le triamtérène et l’amiloride), de suppléments de potassium ou de substituts de sel contenant du potassium pourrait entraîner une augmentation du potassium sérique. | Puisque l’olmésartan réduit la production d’aldostérone, il faut administrer les diurétiques épargneurs de potassium et les suppléments de potassium uniquement dans les cas d’hypokaliémie documentés et avec un suivi fréquent du taux sérique de potassium dès l’instauration du traitement avec l’olmésartan médoxomil. Les substituts de sel contenant du potassium doivent également être utilisés avec prudence. La prise concomitante de diurétiques thiazidiques peut atténuer les éventuels effets de l’olmésartan sur le potassium sérique. |
| Alcool, barbituriques et narcotiques | C | Il se peut que les cas d’hypotension orthostatique soient aggravés. | Éviter de prendre de l’alcool, des barbituriques ou des narcotiques, surtout après l’amorce du traitement. |
| Dénomination commune | Réf. | Effet | Répercussions cliniques |
|---|---|---|---|
| Amphotéricine B | T | L’amphotéricine B augmente le risque d’hypokaliémie attribuable aux diurétiques thiazidiques. | Il faut surveiller les taux sériques de potassium. |
| Médicaments antidiabétiques (agents oraux et insuline) | ÉC | En raison du risque d’hyperglycémie chez les patients qui prennent des diurétiques thiazidiques, il se peut que la maîtrise de la glycémie soit compromise. La diminution du taux de potassium sérique augmente l’intolérance au glucose. | Surveiller la maîtrise glycémique, administrer des suppléments de potassium au besoin afin de maintenir des taux sériques appropriés de potassium, et ajuster les médicaments antidiabétiques, le cas échéant. |
| Antihypertenseurs | ÉC | L’hydrochlorothiazide peut potentialiser les effets d’autres antihypertenseurs (p. ex., la guanéthidine, le méthyldopa, les bêta-bloquants, les vasodilatateurs, les bloqueurs des canaux calciques, les IECA, les ARA et les inhibiteurs directs de la rénine). | |
| Antinéoplasiques, dont le cyclophosphamide et le méthotrexate | C | L’administration simultanée de diurétiques thiazidiques peut réduire l’excrétion rénale des agents cytotoxiques et accentuer leurs effets myélosuppresseurs. | Il faut surveiller attentivement l’état hématologique chez les patients recevant ce traitement d’association. Un ajustement posologique des agents cytotoxiques peut s’avérer nécessaire. |
Résines séquestrantes des acides biliaires (p. ex., cholestyramine) | ÉC | Les résines séquestrantes des acides biliaires se fixent aux diurétiques thiazidiques dans les intestins et réduisent de 43 % à 85 % l’absorption gastro- intestinale. L’administration d’un diurétique thiazidique 4 heures après une résine séquestrante des acides biliaires réduit de 30 % à 35 % l’absorption de l’hydrochlorothiazide. | Administrer le thiazide 2 à 4 heures avant ou 6 heures après les résines séquestrantes des acides biliaires. Maintenir une séquence d’administration uniforme. Surveiller la tension artérielle et augmenter la dose de thiazide, au besoin. |
| Suppléments de calcium et de vitamine D | C | Les diurétiques thiazidiques diminuent l’excrétion rénale du calcium et augmentent le taux de calcium libéré par les os. | Surveiller le taux sérique de calcium, surtout lors de l’administration concomitante de doses élevées de suppléments de calcium. Il peut être nécessaire de réduire la dose ou d’abandonner les suppléments de calcium ou de vitamine D. |
| Carbamazépine | C | La carbamazépine peut causer une hyponatrémie significative sur le plan clinique. L’administration concomitante de diurétiques thiazidiques peut potentialiser l’hyponatrémie. | Surveiller le taux sérique de sodium. Utiliser avec prudence. |
| Corticostéroïdes et hormone adrénocorticotrope (ACTH) | T | Leur administration avec des diurétiques thiazidiques intensifie la déplétion électrolytique, notamment l’hypokaliémie. | Surveiller le taux sérique de potassium, puis ajuster les médicaments si nécessaire. |
| Dénomination commune | Réf. | Effet | Répercussions cliniques |
|---|---|---|---|
| Digoxine | ÉC | Tout déséquilibre électrolytique causé par les diurétiques thiazidiques, c’est-à-dire l’hypokaliémie ou l’hypomagnésémie, augmente le risque de toxicité de la digoxine, ce qui peut causer des événements arythmiques fatals. | Il faut user de prudence lors de l’administration concomitante d’hydrochlorothiazide et de digoxine. Surveiller de près les taux d’électrolytes et de digoxine. Prescrire un supplément de potassium ou ajuster la dose de digoxine ou de diurétique thiazidique, si nécessaire. |
Médicaments qui altèrent la motilité gastro-intestinale (c.-à-d. les anticholinergiques, comme l’atropine, et les agents procinétiques, comme le métoclopramide et la dompéridone | ÉC, T | La biodisponibilité des diurétiques thiazidiques peut augmenter en présence d’agents anticholinergiques en raison d’une diminution de la motilité gastro- intestinale et de la vidange gastrique. Inversement, les agents procinétiques peuvent diminuer la biodisponibilité des diurétiques thiazidiques. | Il peut s’avérer nécessaire d’ajuster la dose du diurétique thiazidique. |
| Antigoutteux (allopurinol, agents uricosuriques, inhibiteurs de la xanthine oxydase) | T, ÉRC | L’hyperuricémie liée à la prise de diurétiques thiazidiques peut compromettre l’efficacité d’un traitement avec l’allopurinol et le probénécide chez les patients atteints de la goutte. L’administration concomitante d’hydrochlorothiazide et d’allopurinol peut augmenter la fréquence des réactions d’hypersensibilité à l’allopurinol. | Il peut être nécessaire de modifier la posologie des antigoutteux. |
| Lithium | ÉC | Les diurétiques thiazidiques réduisent la clairance rénale du lithium et entraînent un risque élevé de toxicité au lithium. | L’emploi simultané de diurétiques thiazidiques et de lithium n’est généralement pas recommandé. Si un tel traitement d’association est jugé nécessaire, il faut réduire de 50 % la dose de lithium et surveiller de près les taux de lithium. |
| Anti-inflammatoires non stéroïdiens (AINS) | ÉC | La rétention de sodium et d’eau attribuable à la prise d’AINS antagonise les effets diurétiques et antihypertenseurs des diurétiques thiazidiques. L’inhibition des prostaglandines rénales causée par les AINS, qui peut provoquer une diminution du flux sanguin rénal, ainsi que la diminution du DFG attribuable aux diurétiques thiazidiques peuvent entraîner une insuffisance rénale aiguë. Les patients souffrant d’insuffisance cardiaque pourraient se montrer particulièrement vulnérables. | Si l’administration concomitante est requise, surveiller étroitement la fonction rénale, le taux sérique de potassium et la tension artérielle. Un ajustement de la dose pourrait s’imposer. |
Amines pressives (p. ex., la norépinéphrine) | T | La prise de diurétiques peut réduire la réponse aux amines pressives, mais cet effet n’est pas suffisamment marqué pour exclure leur emploi. |
| Dénomination commune | Réf. | Effet | Répercussions cliniques |
|---|---|---|---|
Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS, comme le citalopram, l’escitalopram, la sertraline) | T, C | L’administration concomitante avec des diurétiques thiazidiques peut potentialiser l’hyponatrémie. | Surveiller les taux sériques de sodium. Utiliser avec prudence. |
| Myorelaxants de la famille des curares (p. ex., tubocurarine) | C | Les diurétiques thiazidiques peuvent accroître la réponse à certains myorelaxants, comme les dérivés du curare. | |
| Topiramate | ÉC | Hypokaliémie additionnelle. Augmentation possible des concentrations sériques du topiramate attribuable aux diurétiques thiazidiques. | Surveiller les taux sériques de potassium et de topiramate. Utiliser des suppléments de potassium ou des concentrations appropriées. Ajuster la dose de topiramate au besoin. |
Légende : C = étude de cas; ÉC = étude clinique; ÉRC = étude rétrospective de cohorte; T = théorique
9.4 Interactions médicament-aliment
OLMESARTAN/HCTZ peut être pris avec ou sans nourriture.
9.5 Interactions médicament-herbe médicinale
Les éventuelles interactions avec des produits à base d’herbes médicinales n’ont pas été établies.
9.6 Interactions médicament-épreuves de laboratoire
Les éventuelles interactions avec les épreuves de laboratoire n’ont pas été établies.
9.7 Interactions médicament-style de vie
Sans objet.
10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Olmésartan médoxomil
L’olmésartan médoxomil, qui est un promédicament, est hydrolysé en olmésartan durant son absorption dans le tractus gastro-intestinal.
L’angiotensine II est formée à partir de l’angiotensine I au cours d’une réaction catalysée par l’enzyme de conversion de l’angiotensine (ECA, kininase II). L’angiotensine II est l’agent vasopresseur principal du système rénine-angiotensine. Ses effets comprennent la vasoconstriction, la stimulation de la synthèse et de la libération de l’aldostérone, la stimulation cardiaque et la réabsorption du sodium par les reins. L’olmésartan inhibe les effets vasoconstricteurs de l’angiotensine II en bloquant de façon sélective sa liaison aux récepteurs AT1 dans le muscle lisse vasculaire. Son activité ne dépend donc pas des voies de la synthèse de l’angiotensine II.
Les récepteurs AT2 sont également présents dans un bon nombre de tissus, mais ils sont surtout connus pour le rôle qu’ils jouent dans l’homéostase cardiovasculaire. L’affinité de l’olmésartan pour les récepteurs AT1 est 12 500 fois plus forte que son affinité pour les récepteurs AT2.
Le blocage du système rénine-angiotensine au moyen d’inhibiteurs de l’enzyme de conversion de l’angiotensine, empêchant ainsi la biosynthèse de l’angiotensine II à partir de l’angiotensine I, est le mode d’action de nombreux médicaments utilisés dans le traitement de l’hypertension.
De plus, les inhibiteurs de l’enzyme de conversion de l’angiotensine inhibent la dégradation de la bradykinine, réaction également catalysée par ce type d’enzyme. Puisque l’olmésartan n’inhibe pas l’enzyme de conversion de l’angiotensine (kininase II), il n’a pas d’effet sur la réponse à la bradykinine. La pertinence clinique de cette différence n’a pas encore été établie.
Le blocage des récepteurs de l’angiotensine II inhibe la rétroaction régulatrice négative de l’angiotensine II sur la sécrétion de la rénine, mais l’augmentation de l’activité rénine plasmatique et la hausse du taux d’angiotensine II qui en découlent ne parviennent pas à contrer l’effet de l’olmésartan sur la tension artérielle.
Hydrochlorothiazide
L’hydrochlorothiazide est un diurétique thiazidique. Les diurétiques thiazidiques agissent sur les mécanismes tubulo-rénaux de la réabsorption des électrolytes, ce qui augmente directement l’excrétion de sodium et de chlorure en quantités à peu près équivalentes. De façon indirecte, l’activité diurétique de l’hydrochlorothiazide permet de réduire le volume du plasma, ce qui favorise l’activité de la rénine plasmatique, augmente la sécrétion d’aldostérone, accroît la perte de potassium par l’urine et diminue le potassium sérique. Le lien entre la rénine et l’aldostérone est médié par l’angiotensine II. Par conséquent, l’administration concomitante d’un antagoniste des récepteurs de l’angiotensine II a tendance à renverser la perte potassique associée à la prise de ces diurétiques.
Le mécanisme de l’effet antihypertenseur des diurétiques thiazidiques n’est pas parfaitement élucidé.
10.2 Pharmacodynamique
Olmésartan médoxomil
L’olmésartan médoxomil, administré à raison de 2,5 mg à 40 mg, inhibe l’effet vasopresseur obtenu avec une perfusion d’angiotensine II. La durée de l’effet inhibiteur est proportionnelle à la dose administrée. Par exemple, les doses d’olmésartan médoxomil > 40 mg donnent lieu à une inhibition > 90 %, 24 heures après l’administration.
Les concentrations plasmatiques de l’angiotensine I et de l’angiotensine II ainsi que l’activité de la rénine plasmatique ont augmenté par suite de l’administration d’une dose unique ou de doses répétées d’olmésartan médoxomil à des sujets sains comme à des patients hypertendus. L’administration répétée de doses d’olmésartan médoxomil atteignant 80 mg a eu très peu d’effet sur les taux d’aldostérone et aucun effet sur le taux sérique de potassium.
Hydrochlorothiazide
La diurèse commence 2 heures après l’administration orale d’hydrochlorothiazide, atteint son sommet approximativement en 4 heures et dure environ de 6 à 12 heures.
10.3 Pharmacocinétique
Absorption :
Olmésartan médoxomil
L’olmésartan médoxomil est rapidement et complètement transformé en olmésartan par l’hydrolyse des esters au cours du processus de bioactivation lorsqu’il est absorbé dans le tractus gastro-intestinal. L’olmésartan semble s’éliminer de façon biphasique, et sa demi-vie terminale est d’environ 13 heures. La pharmacocinétique de l’olmésartan est linéaire suivant l’administration par voie orale de doses uniques atteignant 320 mg et de doses multiples atteignant 80 mg. La concentration d’olmésartan à l’état d’équilibre est atteinte après 3 à 5 jours, et aucune accumulation dans le plasma n’a lieu lorsque le médicament est administré une fois par jour.
La biodisponibilité absolue de l’olmésartan est d’environ 26 %. Par suite de l’administration orale, la concentration plasmatique maximale (Cmax) de l’olmésartan est atteinte en 1 à 2 heures. La nourriture n’a aucune incidence sur la biodisponibilité de l’olmésartan.
Hydrochlorothiazide
Le suivi des concentrations plasmatiques durant au moins 24 heures a révélé que la demi-vie plasmatique varie de 5,6 heures à 14,8 heures.
Distribution :
Olmésartan
Le volume de distribution de l’olmésartan est d’environ 17 L. L’olmésartan se lie fortement aux protéines plasmatiques (99 %) et il ne pénètre pas dans les érythrocytes. La liaison de la molécule aux protéines est constante à des concentrations plasmatiques d’olmésartan largement supérieures à l’intervalle des concentrations atteintes grâce aux doses recommandées.
Chez le rat, l’olmésartan a franchi à peine, voire pas du tout, la barrière hémato-encéphalique. Par contre, l’olmésartan a traversé la barrière placentaire chez la rate et a été distribué au fœtus. L’olmésartan a également été excrété dans le lait à de faibles concentrations chez la rate.
Hydrochlorothiazide
L’hydrochlorothiazide traverse la barrière placentaire, mais pas la barrière hémato-encéphalique, et cette substance est excrétée dans le lait maternel.
Métabolisme et élimination :
Olmésartan médoxomil
Suivant la conversion rapide et complète de l’olmésartan médoxomil en olmésartan au cours du processus d’absorption, cette substance ne subit pratiquement plus de métabolisation. La clairance plasmatique totale de l’olmésartan est de 1,3 L/h, et sa clairance rénale est de 0,6 L/h. Environ 35 % à 50 % de la dose absorbée est excrétée dans l’urine, le reste étant éliminé dans les matières fécales par l’intermédiaire de la bile.
Hydrochlorothiazide
L’hydrochlorothiazide n’est pas métabolisé, mais il est rapidement éliminé par les reins. Au moins 61 % de la dose orale est éliminée sous forme inchangée après 24 heures.
Populations particulières et états pathologiques
Enfants (de 6 à 16 ans) : La pharmacocinétique de l’olmésartan a été analysée chez les patients hypertendus âgés de 6 à 16 ans. La clairance de l’olmésartan chez les enfants s’est révélée semblable à celle observée chez les adultes après ajustement en fonction du poids corporel.
Personnes âgées (≥ 65 ans) : La pharmacocinétique de l’olmésartan a fait l’objet d’études chez les personnes âgées (≥ 65 ans). En règle générale, les concentrations plasmatiques maximales d’olmésartan ont été similaires chez le jeune adulte et la personne âgée. Une accumulation modeste mais statistiquement significative d’olmésartan a été observée chez les personnes âgées ayant reçu des doses répétées. L’aire sous la courbe de concentration (ASC) de l’olmésartan à l’état d’équilibre était 33 % plus importante chez les patients âgés, ce qui correspond à une réduction d’environ 30 % de la clairance rénale (CLR). Cependant, on ignore la pertinence de ces résultats du point de vue clinique.
Sexe : Des différences mineures ont été observées entre les hommes et les femmes sur le plan de la pharmacocinétique de l’olmésartan. L’ASC et la Cmax ont été de 10 à 15 % plus élevées chez les femmes que chez les hommes.
Origine ethnique : L’effet antihypertenseur de l’olmésartan est moins marqué chez les patients de race noire (population présentant généralement de faibles taux de rénine), conformément à ce qui a été observé par suite de l’administration d’autres IECA, d’antagonistes de récepteurs de l’angiotensine et de bêta-bloquants chez cette population.
Insuffisance hépatique : Une augmentation de l’ASC0-∞et de la Cmax a été observée chez les patients atteints d’insuffisance hépatique modérée, comparativement aux patients des groupes témoins; l’augmentation de l’ASC était d’environ 60 %.
Insuffisance rénale : Chez les patients atteints d’insuffisance rénale, les concentrations sériques d’olmésartan étaient élevées, comparativement aux sujets présentant une fonction rénale normale. Suivant l’administration de doses répétées, l’ASC était environ 3 fois plus importante chez les patients présentant une insuffisance rénale grave (clairance de la créatinine < 20 mL/min). La pharmacocinétique de l’olmésartan chez les patients hémodialysés n’a pas été étudiée.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à une température comprise entre 15 °C et 30 °C.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Olmésartan médoxomil Hydrochlorothiazide
Nom chimique : 1H-imidazole-5-acide carboxylique, 4-(1-hydroxy-1-méthyléthyl)-2- propyl-1-{[2’-(1H-tétrazol-5-yl)[1,1’- biphényle]-4yl] méthyl} -(5-méthyl-2- oxo-1,3-dioxol-4-yl)méthyl ester
1,1-dioxyde de 6-chloro-3,4- dihydro-2H-1,2,4- benzothiadiazine-7-sulfamide
Formule moléculaire et masse moléculaire :
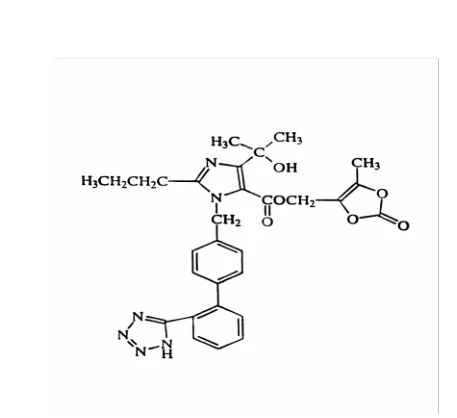
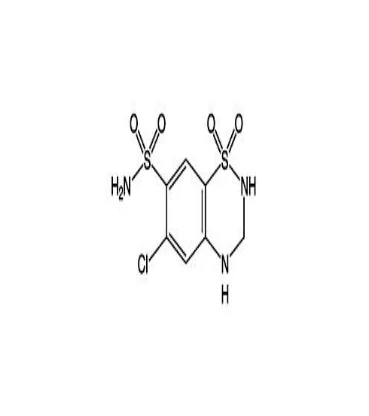
Formule de structure :
Propriétés physicochimiques :
C29H30N6O6
558,6 g/mol
- poudre de couleur blanche à blanchâtre.
- pratiquement insoluble dans l’eau, légèrement soluble dans l’éthanol (96%) et très peu soluble dans l’heptane
La constante de dissociation (pKa) de l’olmésartan médoxomil, déterminée par une technique utilisant les rayons UV, est de 4,3 lorsqu’elle est mesurée à 20 °C dans une solution tampon Britton Robinson (I = 0,5).
C7H8ClN3O4S2
297,7 g/mol
- poudre cristalline de couleur blanche à blanchâtre.
- très légèrement soluble dans l’eau, soluble dans l’acétone, faiblement soluble dans l’éthanol (96%). Soluble dans les solutions diluées d’hydroxides alcalins
Les valeurs de pKa sont de 8,6 et de 9,9 (cotes de 7,9 et 9,2 selon le Dollery’s Therapeutic Drugs).
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et aspects démographiques de l’étude
Les effets antihypertenseurs de l’olmésartan médoxomil/hydrochlorothiazide ont été démontrés dans le cadre d’études cliniques menées auprès de 1 230 des 2 757 patients atteints d’hypertension essentielle légère ou modérée, exposés à une association d’olmésartan médoxomil (2,5 mg à 40 mg) et d’hydrochlorothiazide (12,5 mg à 25 mg). Parmi ces études cliniques, on comptait une étude factorielle contrôlée par placebo (n = 502) menée auprès de patients légèrement ou modérément hypertendus traités au moyen d’associations d’olmésartan médoxomil (10 mg, 20 mg, 40 mg ou placebo) et d’hydrochlorothiazide (12,5 mg, 25 mg ou placebo) durant 8 semaines. À l’échelle des groupes de traitement, le pourcentage de patients de sexe masculin variait de 48,7 % à 65,9 %, et l’âge moyen variait de 49,9 à 54,7 ans. Au moins 58,1 % des participants, tous groupes de traitement confondus, étaient de race blanche, et la plupart des patients (au moins 76,1 %) étaient âgés de < 65 ans.
14.2 Résultats de l’étude
L’administration une fois par jour de 20 mg d’olmésartan médoxomil et de 12,5 mg d’hydrochlorothiazide, de 40 mg d’olmésartan médoxomil et de 12,5 mg d’hydrochlorothiazide ou de 40 mg d’olmésartan médoxomil et de 25 mg d’hydrochlorothiazide a donné lieu à une réduction moyenne de l’ordre de 17/8 à 24/14 mmHg des valeurs du creux de la tension artérielle systolique et diastolique (24 heures après l’administration) après correction par rapport au placebo. L’effet antihypertenseur de cette association médicamenteuse sur le creux de la tension artérielle était proportionnel à la teneur de chacune de ses composantes (voir le tableau ci-dessous). Aucun changement notable du creux de la fréquence cardiaque n’a été observé par suite de l’administration du traitement associatif dans le cadre de l’étude contrôlée par placebo.
| Tableau 4 – Modification de la tension artérielle systolique et diastolique en position assise (mmHg) après correction des valeurs par rapport au placebo | ||||
|---|---|---|---|---|
| Dose d’HCTZ | Dose d’olmésartan médoxomil | |||
| 0 mg | 10 mg | 20 mg | 40 mg | |
| 0 mg | -- | 7/5 | 12/5 | 13/7 |
| 12,5 mg | 5/1 | 17/8* | 17/8* | 16/10* |
| 25 mg | 14/5 | 19/11* | 22/11* | 24/14* |
L’effet antihypertenseur s’est manifesté en moins d’une semaine et il avait presque atteint sa valeur maximale après quatre semaines de traitement. Les 6 associations médicamenteuses se sont révélées significativement plus efficaces que le placebo pour réduire la tension artérielle diastolique en position assise à la semaine 8 (p < 0,05). La réduction de la tension artérielle diastolique en position assise après correction des valeurs par rapport au placebo était à peu près additive comme l’illustrent les valeurs suivantes : 5 mmHg à 9 mmHg pour 10 mg à 40 mg d’olmésartan médoxomil + 12,5 mg d’HCTZ et 9 mmHg à 14 mmHg pour 10 mg à 40 mg d’olmésartan médoxomil + 25 mg d’HCTZ, comparativement à 3 mmHg à 6 mmHg pour 10 mg à 40 mg d’olmésartan médoxomil en monothérapie et 2 mmHg à 5 mmHg pour 12,5 mg à 25 mg d’HCTZ en monothérapie.
Les résultats de l’analyse des variables liées au paramètre secondaire d’efficacité sur la tension artérielle systolique en position assise ont révélé que les 6 associations médicamenteuses composées d’olmésartan médoxomil et d’HCTZ ont eu des effets comparables à ceux observés sur la tension artérielle diastolique en position assise à la semaine 8. La réduction de la tension artérielle systolique était généralement plus prononcée que celle de la tension artérielle diastolique. La réduction de la tension artérielle systolique en position assise après correction des valeurs par rapport au placebo était à peu près additive comme l’illustrent les valeurs suivantes : 14 mmHg à 17 mmHg pour 10 mg à 40 mg d’olmésartan médoxomil + 12,5 mg d’HCTZ et 20 mmHg à 24 mmHg pour 10 mg à 40 mg d’olmésartan médoxomil + 25 mg d’HCTZ, comparativement à 7 mmHg à 13 mmHg pour 10 mg à 40 mg d’olmésartan médoxomil en monothérapie et 6 mmHg à 14 mmHg pour 12,5 mg à 25 mg d’HCTZ en monothérapie. Les résultats des analyses portant sur la tension artérielle diastolique et systolique en position debout étaient conformes aux résultats liés à la tension artérielle en position assise.
Les résultats de l’analyse du taux de réponse étaient conformes aux résultats des variations de la tension artérielle à la semaine 8 par rapport aux valeurs initiales. Le taux de patients ayant répondu au traitement a augmenté lorsque l’HCTZ était associée à l’olmésartan médoxomil et lorsque les doses d’olmésartan médoxomil et d’HCTZ étaient augmentées. Le taux de patients ayant répondu au traitement le plus élevé (92 %) a été attribué à l’association médicamenteuse dont la teneur des composantes était la plus élevée (40 mg d’olmésartan médoxomil + 25 mg d’HCTZ).
Le sexe des patients n’avait pas d’incidence sur l’effet antihypertenseur, mais il y avait trop peu de sujets pour déterminer les différences de taux de réponse entre les participants de différentes races, ou encore entre les participants âgés de plus de 65 ans et leurs cadets. L’effet antihypertenseur de l’association olmésartan médoxomil/hydrochlorothiazide a été maintenu durant une période atteignant deux ans, tel qu’observé dans le cadre d’études cliniques à long terme. La réponse générale au traitement associatif s’est révélée similaire entre les patients de race noire et les autres dans le cadre de l’étude contrôlée par placebo.
Le traitement associant l’olmésartan médoxomil à raison de 10 mg, 20 mg ou 40 mg et l’hydrochlorothiazide à 12,5 mg ou à 25 mg a été bien toléré et s’est révélé statistiquement plus efficace que le placebo pour réduire la tension artérielle diastolique en position assise à la semaine 8. L’importance de la réduction de la tension artérielle a augmenté proportionnellement aux doses d’olmésartan médoxomil et d’HCTZ administrées. Aucun effet rebond n’a été signalé sur le plan de la tension artérielle diastolique en position assise suivant l’interruption du traitement associatif composé d’olmésartan médoxomil et d’HCTZ.
Dans le cadre d’une étude multicentrique de phase III sur les soins de soutien, menée à double insu et contrôlée par placebo sur l’association d’olmésartan médoxomil à 20 mg et d’HCTZ à 12,5 mg ou à 25 mg chez des patients présentant une hypertension essentielle non maîtrisée par l’olmésartan en monothérapie, une réduction statistiquement significative de la TA diastolique diurne moyenne a été atteinte après 8 semaines de traitement associatif à raison de 25 mg d’HCTZ, résultats qui n’ont pas été obtenus par suite du traitement à raison de 12,5 mg d’HCTZ. Cependant, l’efficacité de la dose de 12,5 mg d’HCTZ a été démontrée dans huit autres études sur les soins de soutien.
Les études cliniques sur olmésartan médoxomil et l’hydrochlorothiazide ne comprenaient pas suffisamment de sujets âgés de 65 ans ou plus pour déterminer si la réponse que présente cette population de patients est différente de celle de leurs cadets (voir 14 ESSAIS CLINIQUES).
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie chez l’animal
Les résultats des études pharmacologiques, cliniques ou non, révèlent que l’olmésartan, forme active de l’olmésartan médoxomil, est un antagoniste des récepteurs de l’AII qui se lie de façon sélective et compétitive aux récepteurs AT1 et de façon négligeable aux récepteurs AT2. L’olmésartan s’est révélé un antagoniste puissant des récepteurs de l’AII, et son effet a été de longue durée chez l’humain comme chez l’animal.
L’effet antihypertenseur de l’olmésartan dépend de l’activité du système rénine-angiotensine, tel que révélé par son efficacité dans le traitement de l’hypertension chez différents modèles d’animaux. Chez le rat, l’olmésartan s’est révélé plus efficace pour traiter les rats atteints d’hypertension rénale, suivi de ceux atteints d’hypertension spontanée, des rats normotendus et des rats atteints d’hypertension DOCA (acétate de désoxycorticostérone)-sel. L’olmésartan a également réduit la tension artérielle de façon significative chez les beagles atteints d’hypertension artérielle de type Goldblatt. L’effet antihypertenseur est proportionnel à la dose administrée et sa durée d’action est longue. Selon les études hémodynamiques menées sur l’olmésartan médoxomil, il semble que l’effet antihypertenseur de cette substance soit attribuable à la dilatation des vaisseaux sanguins dans l’ensemble de l’organisme. Cependant, l’olmésartan médoxomil n’a aucune incidence sur le débit sanguin dans les principaux organes, sauf les reins, où il est accru de façon marquée. Les études ont également révélé que l’olmésartan a amélioré la néphropathie causée par l’hypertension et le diabète chez différents modèles de rats.
Des études pharmacologiques générales ont, pour leur part, révélé que l’olmésartan a peu d’effet sur un éventail de systèmes physiologiques, sauf les effets prévus compte tenu de son activité pharmacologique. Par conséquent, il est possible de prévoir que le profil d’effets indésirables de l’olmésartan serait minime suivant l’administration de doses pharmacologiques.
L’association de l’olmésartan médoxomil et de l’HCTZ (selon un rapport de 1:10 et 1:100) a permis une réduction plus marquée de la tension artérielle chez les rats présentant une hypertension spontanée que l’olmésartan médoxomil ou l’HCTZ administrés en monothérapie, ce qui signifie que l’association de ces deux substances a un effet additif sur la tension artérielle. L’activité de la rénine plasmatique a augmenté chez les animaux traités à l’olmésartan médoxomil ou à l’olmésartan médoxomil/HCTZ grâce à l’activité pharmacologique de l’olmésartan. Le volume urinaire et l’excrétion totale du sodium et du potassium ont augmenté chez les animaux traités à l’HCTZ ou à l’olmésartan médoxomil/HCTZ grâce à l’activité pharmacologique de l’HCTZ.
14.3 Études comparatives de biodisponibilité
Récapitulatif des études établissant la bioéquivalence d’OLMESARTAN/HCTZ (Olmésartan Médoxomil / Hydrochlorothiazide) comprimé de 40 mg / 25 mg à PrOLMETEC PLUS® (Olmésartan Médoxomil / Hydrochlorothiazide) comprimé de 40 mg / 25 mg.
Une étude de bioéquivalence à double insu, balancé, à répartition aléatoire sur 2 traitements, 2 séquences, à dose unique avec inversion de traitement de comprimé d’OLMESARTAN/HCTZ (Olmésartan médoxomil / Hydrochlorothiazide) 1 x 40 mg / 25 mg (Sanis Health Inc.) et de comprimé de PrOLMETEC PLUS® (Olmésartan Médoxomil / Hydrochlorothiazide) 1 x 40 mg / 25 mg (Merck Canada Inc.) a été réalisé auprès de 38 sujets adultes mâles en bonne santé et à jeun.
Tableau récapitulatif des données pour olmésartan:
Olmésartan (1 x comprimé d’olmésartan médoxomil / hydrochlorothiazide de 40 mg / 25 mg ) À partir de valeur mesurée Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques % | Intervalle de confiance 90 % |
AUCT (ng.h / mL) | 9579.5 9882.5 (23.0) | 8218.6 8515.6 (26.7) | 116.6 | 110.1 – 123.4 |
AUCI (ng.h / mL) | 9727.2 10034.3 (23.1) | 8375.4 8680.1 (26.7) | 116.1 | 109.8 – 122.9 |
Cmax (ng / mL) | 1342.0 1383.9 (23.9) | 1104.2 1141.1(25.7) | 121.5 | 114.0 – 129.6 |
| Tmax§ (h) | 2.00 (1.00 – 5.00) | 2.25 (1.00 – 4.50) | ||
| T½€ (h) | 8.7 (16.6) | 9.3 (46.3) | ||
*OLMESARTAN/HCTZ (olmésartan médoxomil / hydrochlorothiazide) comprimés de 40 mg / 25 mg (Sanis Health Inc.).
† PrOLMETEC PLUS® (olmésartan médoxomil / hydrochlorothiazide) comprimés de 40 / 25 mg (Merck Canada Inc.); achetés au Canada.
§ Représenté sous forme de médiane (min-max).
€ Représenté sous forme de moyenne arithmétique (CV %) seulement.
Tableau récapitulatif des données pour hydrochlorothiazide:
Hydrochlorothiazide (25 mg) À partir de valeur mesurée Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques % | Intervalle de confiance 90 % |
AUCT (ng.h / mL) | 1148.9 1186.3 (24.6) | 1084.6 1116.3 (23.2) | 105.9 | 102.0 – 110.0 |
AUCI (ng.h / mL) | 1179.4 1218.5 (24.9) | 1112.6 1145.6 (23.5) | 106.0 | 102.1 – 110.1 |
Cmax (ng / mL) | 159.6 169.5 (34.3) | 152.3 159.7 (28.9) | 104.8 | 98.3 – 111.7 |
| Tmax§ (h) | 1.86 (0.75 – 4.5) | 1.86 (1.0 – 4.5) | ||
| T½€ (h) | 9.8 (8.9) | 9.5 (11.8) | ||
* OLMESARTAN/HCTZ (Olmésartan Médoxomil et Hydrochlorothiazide) comprimés de 40 mg / 25 mg (Sanis Health Inc.).
† PrOLMETEC PLUS® (Olmésartan Médoxomil / Hydrochlorothiazide) comprimés de 40 / 25 mg (Merck Canada Inc.); achetés au Canada.
§ Représenté sous forme de médiane (min-max).
€ Représenté sous forme de moyenne arithmétique (CV %) seulement.
15 MICROBIOLOGIE
Sans objet.
16 TOXICOLOGIE NON-CLINIQUE
Toxicité aiguë
L’olmésartan médoxomil a une faible toxicité orale aiguë chez la souris, le rat et le chien. Des doses allant jusqu’à 2 000 mg/kg ont été administrées à des rats et à des souris, et des doses allant jusqu’à 1 500 mg/kg ont été administrées à des chiens sans entraîner de signes cliniques ou de mortalité. Des études de toxicité intraveineuse ont été effectuées sur l’olmésartan, le métabolite actif, chez des souris et des rats. Des signes cliniques graves ont été observés à toutes les doses administrées aux souris (≥ 1 700 mg/kg) et aux rats (≥ 1 400 mg/kg), un effet létal s’étant manifesté à des doses ≥ 1 850 mg/kg chez les souris et ≥ 1 550 mg/kg chez les rats.
Toxicité à long terme
Des études sur la toxicité de doses répétées d’olmésartan médoxomil administrées par voie orale ont été menées chez la souris, le rat et le chien. Des études ont évalué des doses répétées (14 jours) d’olmésartan (le métabolite actif) administrées par voie intraveineuse à des rats et des chiens. Ces études ont révélé que l’olmésartan médoxomil était bien toléré par la souris à des doses allant jusqu’à 4 000 mg/kg/jour (90 jours), par le rat à des doses allant jusqu’à 1 000 mg/kg/jour (6 mois) et par le chien à des doses allant jusqu’à 160 mg/kg/jour (12 mois). Aucune manifestation clinique liée au traitement n’a été observée à ces concentrations. Des effets clinicopathologiques graves associés à une urémie ont nécessité la nécropsie précoce d’un chien qui avait reçu une dose de 500 mg/kg (étude de 90 jours).
On a signalé des effets sur les paramètres hématologiques (diminution de la numération globulaire des hématies, de l’hémoglobine, de l’hématocrite, du temps de prothrombine, du temps de céphaline activée) chez les rongeurs, des changements des paramètres de chimie clinique (augmentation de l’azote uréique sanguin et de la créatinine) chez les rongeurs et les chiens et des observations à l’examen histopathologique dans les reins des rongeurs et des chiens. Dans les reins, l’hypertrophie et l’hyperplasie de l’appareil juxtaglomérulaire, accompagnées d’une augmentation des granules cytoplasmiques, sont considérées comme attribuables aux effets pharmacologiques de l’olmésartan sur le système rénine-angiotensine. À des doses élevées, une régénération tubulaire rénale a été observée chez des rats et des chiens, et une augmentation progressive de la neuropathie chronique a été observée chez les rats.
La diminution du poids du cœur observée chez la souris et le rat était attribuable à la réduction de la charge musculaire cardiaque consécutive à la diminution de la tension artérielle.
Une solution saline donnée à la place de l’eau aux rats traités à l’olmésartan médoxomil a atténué ou éliminé les effets observés.
Les données issues des études portant sur l’administration intraveineuse d’olmésartan durant 14 jours chez le rat et le chien sont conformes aux résultats susmentionnés associés à l’administration orale.
Parallèlement, l’association olmésartan médoxomil/HCTZ a eu des effets considérés comme secondaires à l’activité pharmacologique de l’olmésartan et de l’HCTZ sur les reins. Chez le rat, l’administration par voie orale de l’association olmésartan médoxomil/HCTZ durant 26 semaines a donné lieu à des altérations histopathologiques rénales qui se sont inscrites dans la gamme de changements associés à la néphropathie évolutive chronique et à l’aggravation des altérations rénales chez le rat traité au moyen de l’association olmésartan médoxomil/HCTZ. Le niveau sans effet nocif observé était de 16,25 mg/kg/jour chez le rat. Les résultats de l’étude de toxicité de 26 semaines sur l’administration orale du traitement menée chez le chien ont révélé que l’association olmésartan médoxomil/HCTZ a causé l’hypertrophie et l’éosinophilie du tubule rénal. Le niveau sans effet nocif observé de l’association olmésartan médoxomil/HCTZ était de 6,5 mg/kg/jour chez le mâle, en fonction des cas d’éosinophilie tubulaire associés à des doses ≥ 13 mg/kg/jour, et de 52 mg/kg/jour chez la femelle.
Mutagenèse
L’olmésartan médoxomil et l’olmésartan ont tous deux donné des résultats négatifs dans une épreuve in vitro sur la transformation des cellules embryonnaires du hamster syrien et n’ont fourni aucune donnée démontrant une toxicité génétique dans le cadre du test d’Ames (mutagénicité bactérienne). Cependant, ces deux molécules ont été associées à l’induction d’anomalies chromosomiques in vitro dans des cellules cultivées (poumon de hamster chinois) et ont donné des résultats positifs pour les mutations de la thymidine kinase, telles que révélées dans le cadre d’une étude in vitro sur lymphome de souris. Dans le cadre d’études in vivo, l’administration de doses d’olmésartan médoxomil n’a pas été associée à des mutations dans les intestins et les reins de souris transgéniques, à la clastogénicité dans la moelle osseuse de la souris (épreuve du micronoyau), à la réparation de l’ADN dans la synthèse non programmée de l’ADN (UDS) ni à la fragmentation de l’ADN dans le test comète, à des doses orales allant jusqu’à 2 000 mg/kg.
L’administration de l’association olmésartan médoxomil/HCTZ à des concentrations atteignant 5 411 mcg/plaque n’a été associée à aucune mutation génique mise en évidence dans le cadre de l’épreuve bactérienne in vitro ou de l’épreuve du micronoyau sur la moelle osseuse de la souris in vivo selon un rapport de 20:12,5 mg/kg, à des doses atteignant 3 144 mg/kg. Aucune synergie dans l’activité clastogène n’a été révélée entre l’olmésartan médoxomil et l’HCTZ administrés en association selon les rapports 40:12,5; 20:12,5; 10:12,5 mcg/mL, dans le cadre de l’épreuve d’anomalies chromosomiques in vitro sur le poumon du hamster chinois.
Carcinogenèse
Les études d’oncogénicité ont révélé que l’administration de doses d’olmésartan médoxomil atteignant 2 000 mg/kg/jour durant 2 ans n’était pas carcinogène chez le rat (environ 480 fois la dose maximale recommandée chez l’humain, soit 40 mg/jour sur une base de mg/m2).
Une étude d’oncogénicité de 26 semaines menée chez la souris transgénique C57BL/6 TacfBR-[KO] N5 p53(+/-) traitée à l’olmésartan médoxomil à doses atteignant 1 000 mg/kg/jour (environ 120 fois la dose maximale recommandée chez l’humain) n’a révélé aucun risque de carcinogénicité. Aucune étude de carcinogénicité n’a été menée sur l’association olmésartan médoxomil/hydrochlorothiazide.
Hydrochlorothiazide
Les données expérimentales disponibles ont révélé des résultats inconsistants quant à l’activité carcinogène de l’hydrochlorothiazide chez le rat et la souris, y compris des données contradictoires sur la survenue d’adénomes hépatiques observés chez la souris mâle, à la dose la plus élevée et de phéochromocytomes surrénaux observés dans une étude chez le rat, mais pas dans une autre. Les données actuelles ne sont pas suffisantes pour tirer des conclusions claires quant à l’effet carcinogène de l’hydrochlorothiazide chez les animaux.
Le potentiel mutagène a été évalué dans une série d’épreuves in vitro et in vivo. Bien que certains résultats positifs aient été obtenus in vitro, toutes les études in vivo se sont avérées négatives. L’hydrochlorothiazide a augmenté la formation de dimères de pyrimidine induits par les UVA in vitro ainsi que dans la peau de souris suite à un traitement oral. Par conséquent, même si aucun potentiel mutagène pertinent n’a été relevé in vivo, l’hydrochlorothiazide pourrait augmenter les effets génotoxiques des rayons UVA. Ce mécanisme photosensibilisant pourrait être associé à un risque plus élevé de cancer de la peau autre que le mélanome.
Études sur la reproduction
L’administration de doses d’olmésartan médoxomil atteignant 1 000 mg/kg/jour (240 fois la dose maximale recommandée chez l’humain) n’a eu aucun effet sur la fertilité des rats. Aucun effet tératogène, ni aucun effet significatif sur le nombre de corps jaune, de cellules implantées ou de fœtus morts/vivants n’ont été observés chez les rats recevant des doses atteignant 1 000 mg/kg/jour ou chez les lapins recevant des doses atteignant 1 mg/kg/jour. Selon les études de toxicité périnatale/postnatale menées chez le rat, le niveau sans effet nocif observé pour ce qui est des effets de la toxicité sur le développement est de 0,3 mg/kg/jour d’olmésartan médoxomil.
L’association olmésartan/HCTZ n’a eu aucun effet sur le développement embryo-fœtal chez la souris. Dans les études de toxicité embryo-fœtales menées chez les rats traités au moyen de l’association olmésartan médoxomil/HCTZ à raison de doses atteignant 1 625 mg/kg/jour, des retards de développement proportionnels au degré d’exposition de la mère ont été observés. Le niveau sans effet nocif observé pour ce qui est du retard de développement était de 162,5 mg/kg/jour. Aucune étude périnatale/postnatale n’a été menée sur l’association olmésartan médoxomil/HCTZ.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
Pr OLMETEC PLUS® (olmésartan médoxomil et hydrochlorothiazide) 20 mg/12.5 mg, 40 mg/12.5 mg, and 40 mg/25 mg Tablets, Numéro de contrôle 250557, Monographie de produit, Organon Canada Inc. (le 27 avril 2021).