


Monographie de produit - Onglyza
Modifications importantes apportées récemment à la monographie
Sans objet.
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la préparation de la plus récente monographie de produit autorisée ne sont pas énumérées.
Modifications importantes apportées récemment à la monographie .................................... 2
Table des matières .................................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................... 4
1 Indications ..................................................................................................................... 4
1.1 Pédiatrie .............................................................................................................. 4
1.2 Gériatrie ............................................................................................................... 4
2 Contre-indications ......................................................................................................... 4
4 Posologie et administration .......................................................................................... 4
4.1 Considérations posologiques ............................................................................... 4
4.2 Posologie recommandée et ajustement posologique ........................................... 5
4.4 Administration ...................................................................................................... 6
4.5 Dose oubliée ........................................................................................................ 6
5 Surdose .......................................................................................................................... 6
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 6
7 Mises en garde et précautions ..................................................................................... 7
Généralités ..................................................................................................................... 7
Appareil cardiovasculaire................................................................................................ 7
Conduite et utilisation de machines ................................................................................ 7
Système endocrinien et métabolisme ............................................................................. 7
Fonctions hépatique, biliaire et pancréatique .................................................................. 8
Système immunitaire ...................................................................................................... 8
Surveillance et examens de laboratoire .......................................................................... 8
Appareil locomoteur ........................................................................................................ 9
Considérations périopératoires ....................................................................................... 9
Fonction rénale ............................................................................................................... 9
Santé reproductive ......................................................................................................... 9
Sensibilité et résistance .................................................................................................. 9
Appareil cutané .............................................................................................................10
7.1 Populations particulières .................................................................................... 10
7.1.1 Grossesse..........................................................................................................10
7.1.2 Allaitement .........................................................................................................10
7.1.3 Enfants et adolescents .......................................................................................10
7.1.4 Personnes âgées ...............................................................................................10
8 Effets indésirables ....................................................................................................... 11
8.1 Aperçu des effets indésirables ........................................................................... 11
8.2 Effets indésirables observés au cours des études cliniques ............................... 11
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........ 19
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................. 20
8.5 Effets indésirables observés après la commercialisation.................................... 20
9 Interactions médicamenteuses .................................................................................. 21
9.2 Aperçu des interactions médicamenteuses ........................................................ 21
9.3 Interactions médicament-comportement ............................................................ 21
9.4 Interactions médicament-médicament ................................................................ 21
9.5 Interactions médicament-aliment ....................................................................... 30
9.6 Interactions médicament-plante médicinale ....................................................... 30
9.7 Interactions médicament-examens de laboratoire .............................................. 30
10 Pharmacologie clinique .............................................................................................. 31
10.1 Mode d’action .................................................................................................... 31
10.2 Pharmacodynamie ............................................................................................. 31
10.3 Pharmacocinétique ............................................................................................ 32
11 Conservation, stabilité et mise au rebut .................................................................... 35
Partie 2 : Renseignements scientifiques ............................................................................... 36
13 Renseignements pharmaceutiques............................................................................ 36
14 Études cliniques .......................................................................................................... 37
14.1 Études cliniques par indication ........................................................................... 37
Ajout à la metformine .....................................................................................................37
Ajout à une sulfonylurée ................................................................................................40
Ajout à l’insuline (avec ou sans metformine) ..................................................................44
Ajout à la metformine et à une sulfonylurée ...................................................................47
16 Toxicologie non clinique ............................................................................................. 50
Renseignements destinés aux patient·e·s ............................................................................ 52
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Traitement d’association d’appoint : ONGLYZA (comprimés de saxagliptine) est indiqué chez les patients atteints de diabète de type 2 en vue d’améliorer l’équilibre glycémique, en association avec :
- la metformine, ou
- une sulfonylurée, ou
- la metformine et une sulfonylurée, ou
- l’insuline prémélangée ou l’insuline à action prolongée/intermédiaire (avec ou sans metformine)
lorsque le traitement existant, combiné à un régime alimentaire et à l’exercice ne permettent pas d’équilibrer la glycémie de manière satisfaisante.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité d’ONGLYZA n’ont pas été établies chez les enfants et les adolescents. Par conséquent, l’indication d’utilisation chez les enfants et les adolescents n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Les données tirées des études cliniques et l’expérience acquise laissent croire qu’il n’est pas nécessaire de modifier la posologie selon l’âge. Toutefois, on ne peut pas écarter la possibilité que certains patients plus âgés soient plus sensibles aux effets du médicament (voir 4.2 Posologie recommandée et ajustement posologique, 7.1.4 Personnes âgées et 10.3 Pharmacocinétique).
2 Contre-indications
ONGLYZA (comprimés de saxagliptine) est contre-indiqué :
- En présence d’antécédents de réaction d’hypersensibilité, y compris l’anaphylaxie ou l’œdème de Quincke, à la saxagliptine ou à tout autre inhibiteur de la dipeptidyl peptidase-4 (DPP-4), ou à tout ingrédient entrant dans la composition d’ONGLYZA (voir Sensibilité et résistance). Pour obtenir la liste complète des ingrédients, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- En présence d’une acidocétose diabétique, d’un coma/précoma diabétique ou d’un diabète sucré de type 1. Ces maladies doivent être traitées par la prise d’insuline.
4 Posologie et administration
4.1 Considérations posologiques
- Il est recommandé d’évaluer la fonction rénale avant la mise en route du traitement par ONGLYZA et périodiquement par la suite (voir Surveillance et examens de laboratoire, Fonction rénale et 10.3 Pharmacocinétique).
- Un ajustement posologique peut être requis chez les patients atteints d’insuffisance rénale modéré ou grave (voir 4.2 Posologie recommandée et ajustement posologique).
- L’emploi d’ONGLYZA est déconseillé dans les cas de néphropathie terminale exigeant l’hémodialyse.
- L’emploi d’ONGLYZA est déconseillé chez les patients atteints d’insuffisance hépatique modérée ou grave en raison du manque d’expérience dans l’emploi clinique de cet agent chez ce type de patients (voir 10.3 Pharmacocinétique).
- Lorsqu’ONGLYZA est utilisé en association avec la metformine et une sulfonylurée ou avec l’insuline (avec ou sans metformine), il faut envisager de diminuer la dose du sécrétagogue d’insuline ou de l’insuline afin de réduire le risque d’hypoglycémie (voir Système endocrinien et métabolisme et 8.2 Effets indésirables observés au cours des études cliniques).
4.2 Posologie recommandée et ajustement posologique
La dose recommandée d’ONGLYZA est de 5 mg une fois par jour, pris par voie orale pour toutes les indications.
Insuffisance rénale
Insuffisance rénale légère
- Aucun ajustement posologique d’ONGLYZA n’est conseillé en présence d’insuffisance rénale légère (TFGe 60-89 mL/min/1,73 m2, selon l’équation MDRD [Modified Diet in Renal Disease] pour le TFGe).
Insuffisance rénale modérée
- Aucun ajustement posologique n’est requis en présence d’un TFGe ≥ 45 mL/min/1,73 m2.
- En présence d’insuffisance rénale modérée accompagnée d’un TFGe < 45 mL/min/1,73 m2, la dose est de 2,5 mg une fois par jour.
Insuffisance rénale grave
- ONGLYZA doit être utilisé avec prudence chez les patients qui présentent une insuffisance rénale grave. En présence d’insuffisance rénale grave (TFGe < 30 mL/min/1,73 m2), la dose recommandée est de 2,5 mg une fois par jour.
Insuffisance hépatique
Aucun ajustement posologique d’ONGLYZA n’est nécessaire en présence d’insuffisance hépatique légère (classe A de Child-Pugh).
La saxagliptine n’a pas été étudié chez les patients atteints d’insuffisance hépatique modérée ou grave (classe B ou C de Child-Pugh) et son emploi n’est pas recommandé dans cette population de patients.
Personnes âgées (≥ 65 ans)
Aucun ajustement posologique d’ONGLYZA n’est requis uniquement parce que le patient est âgé (voir 7.1.4 Personnes âgées, 10.3 Pharmacocinétique et 14 Études cliniques).
Enfants et adolescents (< 18 ans)
L’indication d’utilisation chez les enfants et les adolescents n’est pas autorisée par Santé Canada (voir 1.1 Pédiatrie).
4.4 Administration
ONGLYZA doit être pris par voie orale. ONGLYZA peut être pris avec ou sans aliments. Les comprimés doivent être avalés entiers et il ne faut pas les diviser ou les couper.
4.5 Dose oubliée
Si le patient oublie de prendre une dose d’ONGLYZA, il doit prendre cette dose dès qu’il se rend compte de son oubli. Toutefois, il ne faut pas doubler la dose d’ONGLYZA au cours d’une même journée.
5 Surdose
En cas de surdosage, il faut prendre les mesures de soutien qui s’imposent compte tenu de l’état clinique du patient. La saxagliptine et son principal métabolite peuvent être extraits par hémodialyse (élimination de 23 % de la dose en 4 heures).
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquer avec le centre antipoison de la région ou composer le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669) |
|---|
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
Description
Les comprimés ONGLYZA sont offerts en concentrations de 2,5 mg et 5 mg pour administration orale. Les comprimés ONGLYZA sont présentés en plaquettes alvéolées, dans des boîtes de 30 comprimés.
Comprimés à 2,5 mg
Les comprimés pelliculés ONGLYZA à 2,5 mg sont offerts en comprimés jaune pâle à jaune clair, ronds et biconvexes, portant les inscriptions «2.5» d’un côté et «4214» de l’autre, à l’encre bleue.
| Voie d’administration | Forme pharmaceutique / teneur / composition | Ingrédients non médicinaux |
| Voie orale | Comprimés, 2,5 mg de saxagliptine ( sous forme de chlorhydrate de saxagliptine) | Croscarmellose sodique, bleu FD&C no 2 (indigotine), lactose monohydraté, stéarate de magnésium, cellulose microcristalline polyéthylèneglycol, alcool polyvinylique, gomme laque, talc, dioxyde de titane et oxyde de fer jaune |
| Voie orale | Comprimés, 5 mg de saxagliptine (sous forme de chlorhydrate de saxagliptine) | Croscarmellose sodique, bleu FD&C no 2 (indigotine), lactose monohydraté, stéarate de magnésium, cellulose microcristalline polyéthylèneglycol, alcool polyvinylique, gomme laque, talc, dioxyde de titane et oxyde de fer rouge |
Comprimés à 5 mg
Les comprimés pelliculés ONGLYZA à 5 mg sont offerts en comprimés de couleur rose, ronds et biconvexes, portant les inscriptions «5» d’un côté et «4215» de l’autre, à l’encre bleue.
7 Mises en garde et précautions
Généralités
Lactose
ONGLYZA contient du lactose monohydraté. Les patients atteints de troubles héréditaires comme une intolérance au galactose, une déficience en lactase de Lapp ou une malabsorption du glucose-galactose ne devraient pas prendre ce produit.
Appareil cardiovasculaire
Insuffisance cardiaque congestive
Lors d’une étude contrôlée par placebo sur l’issue cardiovasculaire menée dans le cadre de la pharmacovigilance (SAVOR), le taux d’hospitalisation pour insuffisance cardiaque s’est révélé plus élevé dans le groupe sous ONGLYZA (3,5 %) par comparaison au groupe sous placebo (2,8 %; RRI = 1,27; intervalle de confiance à 95 % : 1,07-1,51). Parmi les 2105 participants (12,8 %) à l’étude SAVOR qui avaient des antécédents d’insuffisance cardiaque congestive, 1056 ont été répartis aléatoirement pour recevoir un traitement par ONGLYZA. La prudence s’impose si ONGLYZA est utilisé chez des patients ayant des antécédents d’insuffisance cardiaque congestive, surtout s’ils sont également atteints d’insuffisance rénale et/ou s’ils ont déjà subi un infarctus du myocarde (IM). Au cours du traitement par ONGLYZA, on doit surveiller les patients afin de déceler tout signe ou symptôme d’insuffisance cardiaque. Les patients doivent être informés des symptômes caractéristiques de l’insuffisance cardiaque et doivent signaler immédiatement de tels symptômes. Si une insuffisance cardiaque survient, il faut interrompre le traitement par ONGLYZA et assurer la prise en charge conformément à la norme actuelle de soins (voir 8.2 Effets indésirables observés au cours des études cliniques).
Conduite et utilisation de machines
Les effets d’ONGLYZA sur la capacité de conduire un véhicule ou de faire fonctionner des machines n’ont pas été étudiés. Si les patients présentent de la fatigue, des étourdissements ou d’autres symptômes touchant leur capacité à se concentrer et à réagir, il est recommandé qu’ils ne conduisent pas et qu’ils n’utilisent pas de machines jusqu’à ce que ces effets se soient dissipés.
Système endocrinien et métabolisme
Hypoglycémie
Durant le traitement d’association avec ONGLYZA, il peut être nécessaire de diminuer la dose de sulfonylurée ou d’insuline afin de réduire le risque d’hypoglycémie (voir 8.2 Effets indésirables observés au cours des études cliniques).
Perte de l’équilibre glycémique
Lorsqu’un patient dont la glycémie est stabilisée sous ONGLYZA subit un stress comme une fièvre, un traumatisme, une infection ou une intervention chirurgicale, une perte de l’équilibre glycémique peut survenir. Dans ces cas, il peut être nécessaire d’interrompre temporairement le traitement par ONGLYZA pour administrer de l’insuline.
Emploi avec de puissants inducteurs du CYP3A4
L’emploi d’inducteurs du CYP3A4 comme la carbamazépine, la dexaméthasone, le phénobarbital, la phénytoïne et la rifampicine peut réduire l’effet hypoglycémiant d’ONGLYZA (voir 9.4 Interactions médicament-médicament).
Fonctions hépatique, biliaire et pancréatique
Insuffisance hépatique
Il existe peu de données cliniques sur l’emploi d’ONGLYZA en doses multiples en présence d’insuffisance hépatique. L’emploi d’ONGLYZA est déconseillé en présence d’insuffisance hépatique modérée ou grave (voir 4.1 Considérations posologiques et 10.3 Pharmacocinétique).
Pancréatite
Des rapports reçus après la commercialisation ont fait mention de cas de pancréatite aiguë et chronique chez des patients traités par ONGLYZA. Des cas mortels et non mortels de pancréatite hémorragique ou nécrosante ont été signalés chez les patients prenant d’autres médicaments de cette classe. Après l’instauration du traitement par ONGLYZA, les patients doivent faire l’objet d’une surveillance étroite afin de détecter tout signe ou symptôme de pancréatite. Si on soupçonne la présence d’une pancréatite, il faut stopper immédiatement l’administration d’ONGLYZA et instaurer une prise en charge adéquate. On ignore si les patients ayant des antécédents de pancréatite sont plus à risque de présenter une pancréatite durant le traitement par ONGLYZA. Les facteurs de risque de pancréatite sont : antécédents de pancréatite, calculs biliaires, alcoolisme ou hypertriglycéridémie.
Système immunitaire
Patients immunodéprimés
Une réduction moyenne proportionnelle à la dose du nombre absolu de lymphocytes a été observée pendant la prise d’ONGLYZA. Il faut mesurer le taux de lymphocytes lorsque cela est indiqué sur le plan clinique, par exemple en présence d’une infection inhabituelle ou de longue durée. L’effet d’ONGLYZA sur la numération lymphocytaire de patients atteints d’anomalies lymphocytaires (p. ex. infectés par le virus de l’immunodéficience humaine [VIH]) est inconnu. Voir 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives.
Les patients immunodéprimés, comme ceux qui ont subi une transplantation d’organe ou les patients atteints du syndrome d’immunodéficience acquise, n’ont pas fait l’objet d’études dans les essais cliniques portant sur ONGLYZA. Par conséquent, les profils d’efficacité et d’innocuité de la saxagliptine chez ces patients n’ont pas été établis.
Surveillance et examens de laboratoire
Glycémie
Il faut surveiller la réponse au traitement en mesurant périodiquement la glycémie et le taux d’hémoglobine glyquée (HbA1c).
Insuffisance cardiaque
Les patients ayant des antécédents d’insuffisance cardiaque ou présentant d’autres facteurs de risque d’insuffisance cardiaque, y compris une atteinte rénale, doivent faire l’objet d’une surveillance étroite pour déceler tout signe ou symptôme d’insuffisance cardiaque.
Fonction rénale
Il est recommandé d’évaluer la fonction rénale avant la mise en route du traitement par ONGLYZA et périodiquement par la suite.
Troubles cutanés
Il est recommandé de surveiller l’apparition de problèmes cutanés conformément aux soins courants à apporter au patient diabétique.
Appareil musculosquelettique
Arthralgie grave et invalidante
Des cas d’arthralgie grave et invalidante ont été rapportés chez les patients traités par ONGLYZA ou d’autres inhibiteurs de la DPP-4 après la commercialisation de ces produits. La survenue de symptômes après le début du traitement médicamenteux variait d’un jour à plusieurs années. On considère ONGLYZA comme une cause possible des graves douleurs articulaires. Les patients ont obtenu le soulagement de leurs symptômes après avoir cessé de prendre le médicament et certains ont vu les symptômes réapparaître lorsqu’ils ont recommencé à prendre ONGLYZA ou un autre inhibiteur de la DPP-4. Si un patient traité par ONGLYZA présente de graves douleurs articulaires, on doit envisager de cesser le traitement par ONGLYZA et le remplacer par d’autres médicaments antidiabétiques (voir 8.5 Effets indésirables observés après la commercialisation).
Considérations périopératoires
Voir Système endocrinien et métabolisme.
Fonction rénale
Insuffisance rénale
L’emploi d’ONGLYZA doit se faire avec prudence en cas d’insuffisance rénale grave, et est déconseillé en présence de néphropathie terminale exigeant l’hémodialyse. En présence d’un taux de filtration glomérulaire estimé (TFGe) < 45 mL/min/1,73 m2, la dose est de 2,5 mg une fois par jour (voir 4.1 Considérations posologiques, 4.2 Posologie recommandée et ajustement posologique).
Il est recommandé d’évaluer la fonction rénale avant la mise en route du traitement par ONGLYZA et périodiquement par la suite (voir 4.1 Considérations posologiques, 10.3 Pharmacocinétique).
Santé reproductive
- Fertilité On ne dispose d’aucune donnée concernant l’effet d’ONGLYZA sur la fertilité chez l’humain. Les études réalisées chez les animaux ont démontré qu’ONGLYZA n’a eu aucun effet néfaste sur la fertilité chez le rat à 200 mg/kg/jour (mâles) ou à 125 mg/kg/jour (femelles) (voir 16 Toxicologie non clinique).
Sensibilité et résistance
Des rapports reçus après la commercialisation ont fait mention de cas de réactions d’hypersensibilité graves, dont l’anaphylaxie et l’œdème de Quincke, chez des patients traités par ONGLYZA et d’autres médicaments de cette classe. Il y a également eu des rapports de lésions cutanées exfoliatrices, y compris le syndrome de Stevens-Johnson, chez les patients traités par ONGLYZA et d’autres médicaments de cette classe, quoique le lien de causalité avec ONGLYZA n’ait pas été établi. Ces réactions sont apparues dans les 3 mois suivant l’instauration du traitement, certaines réactions étant survenues après la première dose. En cas de réaction d’hypersensibilité soupçonnée à la saxagliptine, il faut cesser l’administration d’ONGLYZA, évaluer les autres causes possibles de la réaction et instaurer un autre traitement antidiabétique (voir 2 Contre-indications et 8.5 Effets indésirables observés après la commercialisation).
Appareil cutané
Des lésions cutanées ulcéreuses et nécrotiques ont été observées chez le singe dans des études non cliniques de toxicologie (voir 16 Toxicologie non clinique). Même si on n’a pas observé d’incidence accrue de lésions cutanées dans les essais cliniques, il existe peu de données sur des patients présentant des complications cutanées d’origine diabétique. Les éruptions cutanées figurent parmi les effets indésirables d’ONGLYZA (voir 8.2 Effets indésirables observés au cours des études cliniques).
Pemphigoïde bulleuse
Des cas de pemphigoïde bulleuse nécessitant l’hospitalisation ont été rapportés dans le cadre de la pharmacovigilance au cours de l’emploi d’ONGLYZA et d’autres inhibiteurs de la DPP-4. Dans les cas rapportés, un traitement immunosuppresseur général ou topique et l’arrêt du traitement par inhibiteur de la DPP-4 entraînaient habituellement un rétablissement du patient. Il faut dire aux patients de signaler immédiatement l’apparition d’ampoules ou d’érosions pendant le traitement par ONGLYZA. Si une pemphigoïde bulleuse est soupçonnée, il faut arrêter le traitement par ONGLYZA et on doit envisager une consultation auprès d’un dermatologue afin d’obtenir un diagnostic et un traitement approprié.
7.1 Populations particulières
7.1.1 Grossesse
Aucune étude adéquate et rigoureusement contrôlée n’a été menée chez la femme enceinte. Comme les résultats des études de reproduction sur les animaux ne permettent pas toujours de prévoir la réponse chez l’humain, l’emploi d’ONGLYZA est déconseillé durant la grossesse (voir 16 Toxicologie non clinique).
7.1.2 Allaitement
La saxagliptine est excrétée dans le lait de la rate. On ignore si la saxagliptine passe dans le lait maternel chez l’humain. Par conséquent, l’emploi d’ONGLYZA est déconseillé durant l’allaitement.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité d’ONGLYZA n’ont pas été établies chez les enfants et les adolescents. Par conséquent, l’indication d’utilisation chez les enfants et les adolescents n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Durant les études contrôlées portant sur l’innocuité et l’efficacité cliniques d’ONGLYZA, 634 (15,3 %) des 4148 participants étaient âgés d’au moins 65 ans, et 59 (1,4 %) participants avaient au moins 75 ans. Dans l’ensemble, on n’a observé aucune différence sur les plans de l’innocuité et de l’efficacité entre les sujets d’au moins 65 ans et les sujets plus jeunes. Même si ces études cliniques n’ont pas permis de cerner de différence entre patients âgés et plus jeunes en ce qui a trait à la réponse au traitement, on ne peut pas écarter la possibilité que certains patients plus âgés soient plus sensibles aux effets du médicament.
Il est établi que la saxagliptine et son principal métabolite sont éliminés en partie par voie rénale. Il faut donc évaluer la fonction rénale du patient âgé avant la mise en route du traitement par ONGLYZA et périodiquement par la suite, parce qu’une baisse de la fonction rénale est plus probable chez le sujet âgé. Il faut prescrire ONGLYZA avec prudence aux sujets âgés, en tenant compte de la fonction rénale (voir 4.1 Considérations posologiques, 4.2 Posologie recommandée et ajustement posologique, Surveillance et examens de laboratoire et 10.3 Pharmacocinétique).
8 Effets indésirables
8.1 Aperçu des effets indésirables
ONGLYZA a été généralement bien toléré durant les essais cliniques contrôlés portant sur son ajout à la metformine, à une sulfonylurée, à l’insuline (avec ou sans metformine) ou à la metformine et une sulfonylurée, et s’est révélé comparable au placebo en ce qui a trait à la fréquence globale des effets indésirables.
Dans le cadre d’une étude clinique contrôlée portant sur l’ajout d’ONGLYZA (5 mg) ou d’un placebo à la metformine, la fréquence des effets indésirables graves s’est élevée à 9,9 et à 5,6 %, respectivement. Les effets indésirables les plus fréquents, peu importe le lien de causalité, rapportés plus souvent durant l’emploi d’ONGLYZA que durant celui du placebo, ont été la rhinopharyngite et la bronchite. Les effets indésirables ont motivé l’abandon du traitement chez 7,3 et 4,5 % des patients, respectivement.
Dans le cadre d’une étude clinique contrôlée portant sur l’ajout d’ONGLYZA (5 mg) ou d’un placebo à une sulfonylurée (glyburide), la fréquence des effets indésirables graves s’est élevée à 3,6 et à 5,6 %, respectivement. Les effets indésirables les plus fréquents, peu importe le lien de causalité, rapportés plus souvent durant l’emploi d’ONGLYZA que durant celui du placebo, ont été l’hypoglycémie et les infections des voies urinaires. Les effets indésirables ont motivé l’abandon du traitement chez 4,7 et 3,4 % des patients, respectivement.
Dans le cadre d’une étude clinique contrôlée portant sur l’ajout d’ONGLYZA (5 mg) ou d’un placebo à l’insuline (avec ou sans metformine), la fréquence des effets indésirables graves s’est élevée à 8,2 et à 8,6 %, respectivement. Les effets indésirables les plus fréquents, peu importe le lien de causalité, rapportés plus souvent durant l’emploi d’ONGLYZA que durant celui du placebo, ont été les céphalées et la bronchite. Les effets indésirables ont motivé l’abandon du traitement chez 3,0 et 2,0 % des patients, respectivement.
Dans le cadre d’une étude clinique contrôlée portant sur l’ajout d’ONGLYZA (5 mg) ou d’un placebo à la metformine et une sulfonylurée, la fréquence des effets indésirables graves s’est élevée à 2,3 et à 5,5 %, respectivement. Les effets indésirables les plus fréquents, peu importe le lien de causalité, rapportés plus souvent durant l’emploi d’ONGLYZA que durant celui du placebo, ont été l’hypoglycémie, l’hypertension et la diarrhée. Les effets indésirables ont motivé l’abandon du traitement chez 0,8 et 2,3 % des patients, respectivement.
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des études cliniques peut ne pas refléter la fréquence observée dans la pratique courante et ne doit pas être comparée à la fréquence déclarée dans les études cliniques d’un autre médicament.
Les manifestations indésirables survenues chez au moins 2 % des patients recevant ONGLYZA (5 mg) ou un placebo en association avec la metformine ou une sulfonylurée (glyburide), peu importe le lien de causalité, figurent au tableau 2.
| Tableau 2 – Manifestations indésirables (sans égard au lien de causalité établi par le chercheur) rapportées durant les études portant sur l’ajout d’ONGLYZA à la metforminea et à une sulfonyluréeb (étude de courte durée de 24 semaines et volet de prolongation de longue durée), chez au moins 2 % des patients recevant ONGLYZA à 5 mg ou un placebo durant au moins une de ces études | ||||||||||||
Nombre de patients (%) Ajout à la metformine | Nombre de patients (%) Ajout à la sulfonylurée | |||||||||||
| Organe ou système Manifestation indésirable | Saxagliptine à 5 mg n = 191 | Placebo n = 179 | Saxagliptine à 5 mg n = 253 | Placebo n = 267 | ||||||||
| Troubles hématologiques et du système lymphatique | ||||||||||||
| Anémie | 11 (5,8) | 3 (1,7) | 2 (0,8) | 3 (1,1) | ||||||||
| Éosinophilie | 6 (3,1) | 0 | 1 (0,4) | 1 (0,4) | ||||||||
| Troubles cardiaques | ||||||||||||
| Maladie coronarienne | 4 (2,1) | 0 | 1 (0,4) | 1 (0,4) | ||||||||
| Troubles gastro-intestinaux | ||||||||||||
| Diarrhée | 14 (7,3) | 23 (12,8) | 13 (5,1) | 23 (8,6) | ||||||||
| Dyspepsie | 11 (5,8) | 8 (4,5) | 9 (3,6) | 7 (2,6) | ||||||||
| Mal de dents | 8 (4,2) | 11 (6,1) | 8 (3,2) | 8 (3,0) | ||||||||
| Douleurs abdominales | 7 (3,7) | 2 (1,1) | 6 (2,4) | 4 (1,5) | ||||||||
| Douleurs abdominales hautes | 7 (3,7) | 5 (2,8) | 10 (4,0) | 8 (3,0) | ||||||||
| Nausées | 7 (3,7) | 8 (4,5) | 4 (1,6) | 4 (1,5) | ||||||||
| Vomissements | 7 (3,7) | 7 (3,9) | 4 (1,6) | 4 (1,5) | ||||||||
| Constipation | 5 (2,6) | 3 (1,7) | 2 (0,8) | 3 (1,1) | ||||||||
| Reflux gastro-œsophagien pathologique | 4 (2,1) | 1 (0,6) | 2 (0,8) | 6 (2,2) | ||||||||
| Gastrite | 2 (1,0) | 2 (1,1) | 5 (2,0) | 8 (3,0) | ||||||||
| Troubles généraux et anomalies au site d’administration | ||||||||||||
| Œdème périphérique | 11 (5,8) | 9 (5,0) | 5 (2,0) | 7 (2,6) | ||||||||
| Douleur thoracique | 5 (2,6) | 2 (1,1) | 4 (1,6) | 3 (1,1) | ||||||||
| Fatigue | 5 (2,6) | 7 (3,9) | 8 (3,2) | 3 (1,1) | ||||||||
| Asthénie | 0 | 2 (1,1) | 5 (2,0) | 8 (3,0) | ||||||||
| Infections et infestations | ||||||||||||
| Grippe | 22 (11,5) | 23 (12,8) | 16 (6,3) | 26 (9,7) | ||||||||
| Rhinopharyngite | 21 (11,0) | 19 (10,6) | 24 (9,5) | 27 (10,1) | ||||||||
| Bronchite | 18 (9,4) | 11 (6,1) | 8 (3,2) | 7 (2,6) | ||||||||
| Infection des voies respiratoires supérieures | 17 (8,9) | 14 (7,8) | 22 (8,7) | 22 (8,2) | ||||||||
| Infection des voies urinaires | 15 (7,9) | 12 (6,7) | 35 (13,8) | 29 (10,9) | ||||||||
| Sinusite | 10 (5,2) | 9 (5,0) | 4 (1,6) | 3 (1,1) | ||||||||
| Tableau 2 – Manifestations indésirables (sans égard au lien de causalité établi par le chercheur) rapportées durant les études portant sur l’ajout d’ONGLYZA à la metforminea et à une sulfonyluréeb (étude de courte durée de 24 semaines et volet de prolongation de longue durée), chez au moins 2 % des patients recevant ONGLYZA à 5 mg ou un placebo durant au moins une de ces études | |||||||||||
Nombre de patients (%) Ajout à la metformine | Nombre de patients (%) Ajout à la sulfonylurée | ||||||||||
| Organe ou système Manifestation indésirable | Saxagliptine à 5 mg n = 191 | Placebo n = 179 | Saxagliptine à 5 mg n = 253 | Placebo n = 267 | |||||||
| Gastro-entérite | 5 (2,6) | 3 (1,7) | 7 (2,8) | 7 (2,6) | |||||||
| Infection dentaire | 5 (2,6) | 3 (1,7) | 2 (0,8) | 2 (0,7) | |||||||
| Gastro-entérite virale | 4 (2,1) | 2 (1,1) | 1 (0,4) | 1 (0,4) | |||||||
| Pharyngite | 2 (1,0) | 4 (2,2) | 19 (7,5) | 14 (5,2) | |||||||
| Infection virale | 1 (0,5) | 4 (2,2) | 4 (1,6) | 6 (2,2) | |||||||
| Pharyngo-amygdalite | 1 (0,5) | 1 (0,6) | 5 (2,0) | 10 (3,7) | |||||||
| Lésions, intoxications et complications liées aux interventions | |||||||||||
| Blessure à un membre | 3 (1,6) | 1 (0,6) | 0 | 7 (2,6) | |||||||
| Examens | |||||||||||
| Hausse du taux sanguin de créatine phosphokinase | 4 (2,1) | 2 (1,1) | 8 (3,2) | 4 (1,5) | |||||||
| Hausse du taux d’alanine aminotransférase | 1 (0,5) | 4 (2,2) | 4 (1,6) | 3 (1,1) | |||||||
| Troubles métaboliques et nutritionnels | |||||||||||
| Hypoglycémiec | 17 (8,9) | 18 (10,1) | 50 (19,8) | 49 (18,4) | |||||||
| Hypertriglycéridémie | 6 (3,1) | 2 (1,1) | 9 (3,6) | 5 (1,9) | |||||||
| Dyslipidémie | 3 (1,6) | 4 (2,2) | 11 (4,3) | 10 (3,7) | |||||||
| Troubles musculosquelettiques et du tissu conjonctif | |||||||||||
| Arthralgie | 16 (8,4) | 9 (5,0) | 17 (6,7) | 20 (7,5) | |||||||
| Maux de dos | 15 (7,9) | 16 (8,9) | 16 (6,3) | 17 (6,4) | |||||||
| Arthrose | 8 (4,2) | 4 (2,2) | 2 (0,8) | 7 (2,6) | |||||||
| Myalgie | 6 (3,1) | 4 (2,2) | 6 (2,4) | 5 (1,9) | |||||||
| Douleur aux extrémités | 6 (3,1) | 13 (7,3) | 12 (4,7) | 18 (6,7) | |||||||
| Exostose | 4 (2,1) | 2 (1,1) | 1 (0,4) | 1 (0,4) | |||||||
| Douleurs musculosquelettiques | 4 (2,1) | 9 (5,0) | 4 (1,6) | 9 (3,4) | |||||||
| Spasmes musculaires | 3 (1,6) | 4 (2,2) | 3 (1,2) | 4 (1,5) | |||||||
| Troubles du système nerveux | |||||||||||
| Céphalées | 17 (8,9) | 20 (11,2) | 25 (9,9) | 19 (7,1) | |||||||
| Étourdissements | 8 (4,2) | 9 (5,0) | 3 (1,2) | 11 (4,1) | |||||||
| Paresthésie | 0 | 2 (1,1) | 1 (0,4) | 6 (2,2) | |||||||
| Troubles psychiatriques | |||||||||||
| Anxiété | 8 (4,2) | 5 (2,8) | 5 (2,0) | 4 (1,5) | |||||||
| Dépression | 6 (3,1) | 4 (2,2) | 6 (2,4) | 2 (0,7) | |||||||
| Troubles rénaux et urinaires | |||||||||||
| Microalbuminurie | 5 (2,6) | 4 (2,2) | 3 (1,2) | 2 (0,7) | |||||||
| Tableau 2 – Manifestations indésirables (sans égard au lien de causalité établi par le chercheur) rapportées durant les études portant sur l’ajout d’ONGLYZA à la metforminea et à une sulfonyluréeb (étude de courte durée de 24 semaines et volet de prolongation de longue durée), chez au moins 2 % des patients recevant ONGLYZA à 5 mg ou un placebo durant au moins une de ces études | |||||||||||
Nombre de patients (%) Ajout à la metformine | Nombre de patients (%) Ajout à la sulfonylurée | ||||||||||
| Organe ou système Manifestation indésirable | Saxagliptine à 5 mg n = 191 | Placebo n = 179 | Saxagliptine à 5 mg n = 253 | Placebo n = 267 | |||||||
| Néphrolithiase | 4 (2,1) | 3 (1,7) | 0 | 4 (1,5) | |||||||
| Dysurie | 0 | 4 (2,2) | 5 (2,0) | 7 (2,6) | |||||||
| Troubles respiratoires, thoraciques et médiastinaux | |||||||||||
| Toux | 7 (3,7) | 9 (5,0) | 14 (5,5) | 16 (6,0) | |||||||
| Douleur pharyngolaryngée | 5 (2,6) | 3 (1,7) | 3 (1,2) | 4 (1,5) | |||||||
| Troubles de la peau et du tissu sous-cutané | |||||||||||
| Éruption cutanée | 6 (3,1) | 5 (2,8) | 1 (0,4) | 2 (0,7) | |||||||
| Alopécie | 4 (2,1) | 0 | 0 | 1 (0,4) | |||||||
| Prurit | 3 (1,6) | 1 (0,6) | 2 (0,8) | 6 (2,2) | |||||||
| Troubles vasculaires | |||||||||||
| Hypertension | 9 (4,7) | 12 (6,7) | 21 (8,3) | 13 (4,9) | |||||||
a La durée moyenne de l’exposition à double insu au médicament à l’étude, incluant l’exposition après la mise en route du traitement de secours, était de 75 semaines (écart-type = 34) pour ONGLYZA à 5 mg plus la metformine, et de 68 semaines (écart-type = 35) pour le placebo plus la metformine.
b La durée moyenne de l’exposition à double insu au médicament à l’étude, incluant l’exposition après la mise en route du traitement de secours, était de 50 semaines (écart-type = 17) pour ONGLYZA à 5 mg plus le glyburide, et de 48 semaines (écart-type = 17) pour le placebo plus le glyburide en dose plus forte.
c Les données inscrites sous la rubrique «hypoglycémie» comprennent des cas d’hypoglycémie et de diminution de la glycémie.
Durant l’étude portant sur l’ajout d’ONGLYZA à la metformine (étude de courte durée de 24 semaines et volet de prolongation de longue durée), des éruptions cutanées ont été rapportées chez 4,2 et 2,8 % des patients qui recevaient respectivement ONGLYZA (5 mg) et le placebo. Durant l’étude portant sur l’ajout d’ONGLYZA à une sulfonylurée (étude de courte durée de 24 semaines et volet de prolongation de longue durée), des éruptions cutanées ont touché 1,6 et 1,1 % des patients qui recevaient ONGLYZA (5 mg) et le placebo, respectivement.
À l’analyse des résultats regroupés des essais cliniques contrôlés de 24 semaines, les manifestations d’hypersensibilité comme l’urticaire et l’œdème facial ont touché 1,5 et 0,4 % des patients qui recevaient ONGLYZA (5 mg) et le placebo, respectivement. Chez les patients sous ONGLYZA, aucune de ces manifestations n’a exigé l’hospitalisation ni n’a été considérée comme une menace à la vie par les chercheurs. Un des patients sous ONGLYZA a toutefois abandonné le traitement en raison d’une urticaire généralisée et d’un œdème facial.
Durant l’essai de courte durée (24 semaines) portant sur l’ajout d’ONGLYZA (5 mg) à une sulfonylurée (glyburide, 7,5 mg), la fréquence globale d’hypoglycémie a été plus élevée dans le groupe traité que dans le groupe placebo (14,6 vs 10,1 %). La fréquence des épisodes confirmés d’hypoglycémie (par définition, symptômes d’hypoglycémie accompagnés d’un taux de glucose du sang capillaire ≤ 2,8 mmol/L) était comparable dans le groupe traité (0,8 %) et le groupe témoin (0,7 %). Durant le volet de prolongation de longue durée, la fréquence globale d’hypoglycémie a été comparable dans le groupe sous ONGLYZA (5 mg) et la sulfonylurée, et le groupe témoin recevant le placebo et la sulfonylurée en dose plus forte (19,8 vs 18,4 %).
Durant l’essai portant sur l’ajout d’ONGLYZA (5 mg) à une sulfonylurée (glyburide), l’hypertension a touché plus de patients du groupe ONGLYZA (8,3 %) que de patients du groupe placebo (4,9 %). Aucune altération significative sur le plan clinique n’a été mise au jour à l’analyse des tensions artérielles systolique et diastolique moyennes.
Les manifestations indésirables survenues chez au moins 2 % des patients recevant ONGLYZA (5 mg) ou un placebo en association avec l’insuline (avec ou sans metformine), peu importe le lien de causalité, figurent au tableau 3.
| Tableau 3 – Manifestations indésirables (sans égard au lien de causalité établi par le chercheur) rapportées durant l’étude portant sur l’ajout d’ONGLYZA à l’insulinea (étude de courte durée de 24 semaines et volet de prolongation de longue durée), chez au moins 2 % des patients recevant ONGLYZA à 5 mg ou un placebo | |||||
Nombre de patients (%) Ajout à l’insuline (avec ou sans metformine) | |||||
| Organe ou système Manifestation indésirable | Saxagliptine à 5 mg + insuline n = 304 | Placebo + insuline n = 151 | |||
| Troubles hématologiques et du système lymphatique | |||||
| Anémie | 6 (2,0) | 4 (2,6) | |||
| Troubles gastro-intestinaux | |||||
| Diarrhée | 14 (4,6) | 7 (4,6) | |||
| Constipation | 12 (3,9) | 5 (3,3) | |||
| Douleur abdominale | 8 (2,6) | 2 (1,3) | |||
| Gastrite | 8 (2,6) | 2 (1,3) | |||
| Nausées | 5 (1,6) | 5 (3,3) | |||
| Troubles généraux et anomalies au site d’administration | |||||
| Œdème périphérique | 9 (3,0) | 5 (3,3) | |||
| Infections et infestations | |||||
| Infection des voies urinaires | 24 (7,9) | 12 (7,9) | |||
| Rhinopharyngite | 19 (6,3) | 10 (6,6) | |||
| Infection des voies respiratoires supérieures | 19 (6,3) | 11 (7,3) | |||
| Bronchite | 16 (5,3) | 5 (3,3) | |||
| Pharyngite | 11 (3,6) | 8 (5,3) | |||
| Grippe | 10 (3,3) | 14 (9,3) | |||
| Cystite | 8 (2,6) | 3 (2,0) | |||
| Tableau 3 – Manifestations indésirables (sans égard au lien de causalité établi par le chercheur) rapportées durant l’étude portant sur l’ajout d’ONGLYZA à l’insulinea (étude de courte durée de 24 semaines et volet de prolongation de longue durée), chez au moins 2 % des patients recevant ONGLYZA à 5 mg ou un placebo | ||||||||
Nombre de patients (%) Ajout à l’insuline (avec ou sans metformine) | ||||||||
| Organe ou système Manifestation indésirable | Saxagliptine à 5 mg + insuline n = 304 | Placebo + insuline n = 151 | ||||||
| Gastro-entérite | 7 (2,3) | 2 (1,3) | ||||||
| Examens | ||||||||
| Hausse du taux sanguin de créatine phosphokinase | 7 (2,3) | 1 (0,7) | ||||||
| Troubles métaboliques et nutritionnels | ||||||||
| Hypoglycémieb | 69 (22,7) | 40 (26,5) | ||||||
| Troubles musculosquelettiques et du tissu conjonctif | ||||||||
| Arthralgie | 13 (4,3) | 5 (3,3) | ||||||
| Dorsalgie | 10 (3,3) | 6 (4,0) | ||||||
| Arthrose | 7 (2,3) | 0 | ||||||
| Douleur aux extrémités | 7 (2,3) | 10 (6,6) | ||||||
| Douleurs musculosquelettiques | 3 (1,0) | 6 (4,0) | ||||||
| Troubles du système nerveux | ||||||||
| Céphalées | 18 (5,9) | 6 (4,0) | ||||||
| Étourdissements | 8 (2,6) | 3 (2,0) | ||||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||
| Toux | 7 (2,3) | 6 (4,0) | ||||||
| Troubles vasculaires | ||||||||
| Hypertension | 9 (3,0) | 8 (5,3) | ||||||
| Crise hypertensivec | 6 (2,0) | 1 (0,7) | ||||||
a La durée moyenne de l’exposition à double insu au médicament à l’étude, incluant l’exposition après des modifications de l’insulinothérapie, était de 47 semaines (écart-type = 13) pour ONGLYZA à 5 mg plus l’insuline, et de 47 semaines (écart-type = 13) pour le placebo plus l’insuline.
b Les données regroupées sous le terme «hypoglycémie» comprennent des cas d’hypoglycémie et de diminution de la glycémie.
c Terme rapporté; les cas ne satisfont pas à la définition acceptée sur le plan médical de la crise hypertensive.
Durant l’essai de courte durée (24 semaines) portant sur l’ajout d’ONGLYZA (5 mg) à l’insuline, la fréquence globale d’hypoglycémie a été de 18,4 % dans le groupe traité et de 19,9 % dans le groupe placebo. La fréquence des épisodes confirmés d’hypoglycémie (par définition, symptômes d’hypoglycémie accompagnés d’un taux de glucose du sang capillaire ≤ 2,8 mmol/L) a été de 5,3 % dans le groupe traité et de 3,3 % dans le groupe placebo. Durant le volet de prolongation de longue durée, la fréquence globale d’hypoglycémie a été moins élevée dans le groupe sous ONGLYZA (5 mg) (22,7 %) que dans celui qui recevait le placebo (26,5 %), en plus de l’insuline avec ou sans metformine.
Les manifestations indésirables survenues chez au moins 2 % des patients recevant ONGLYZA (5 mg) ou un placebo en association avec la metformine et une sulfonylurée, peu importe le lien de causalité, figurent au tableau 4.
| Tableau 4 – Manifestations indésirables (sans égard au lien de causalité établi par le chercheur) rapportées durant l’étude portant sur l’ajout d’ONGLYZA à la metformine et à une sulfonyluréea (24 semaines), chez au moins 2 % des patients recevant ONGLYZA à 5 mg ou un placebo | |||||||
Nombre de patients (%) Ajout à la metformine et à une sulfonylurée | |||||||
| Organe ou système Manifestation indésirable | Saxagliptine à 5 mg + metformine + sulfonylurée n = 129 | Placebo + metformine + sulfonylurée n = 128 | |||||
| Troubles hématologiques et du système lymphatique | |||||||
| Anémie | 1 (0,8) | 5 (3,9) | |||||
| Troubles gastro-intestinaux | |||||||
| Diarrhée | 7 (5,4) | 5 (3,9) | |||||
| Flatulence | 4 (3,1) | 0 | |||||
| Gastrite | 3 (2,3) | 3 (2,3) | |||||
| Nausées | 2 (1,6) | 4 (3,1) | |||||
| Constipation | 1 (0,8) | 3 (2,3) | |||||
| Infections et infestations | |||||||
| Rhinopharyngite | 8 (6,2) | 12 (9,4) | |||||
| Infection des voies respiratoires supérieures | 6 (4,7) | 6 (4,7) | |||||
| Infection des voies urinaires | 4 (3,1) | 8 (6,3) | |||||
| Pharyngite | 0 | 3 (2,3) | |||||
| Candidose buccale | 0 | 3 (2,3) | |||||
| Troubles métaboliques et nutritionnels | |||||||
| Hypoglycémieb | 13 (10,1) | 8 (6,3) | |||||
| Dyslipidémie | 5 (3,9) | 7 (5,5) | |||||
| Hyperglycémie | 4 (3,1) | 4 (3,1) | |||||
| Troubles musculosquelettiques et du tissu conjonctif | |||||||
| Douleur aux extrémités | 2 (1,6) | 4 (3,1) | |||||
| Arthralgie | 2 (1,6) | 3 (2,3) | |||||
| Dorsalgie | 1 (0,8) | 4 (3,1) | |||||
| Troubles du système nerveux | |||||||
| Céphalées | 4 (3,1) | 3 (2,3) | |||||
| Étourdissements | 3 (2,3) | 2 (1,6) | |||||
| Neuropathie périphérique | 3 (2,3) | 0 | |||||
| Troubles psychiatriques | |||||||
| Insomnie | 0 | 3 (2,3) | |||||
| Troubles respiratoires, thoraciques et médiastinaux | |||||||
| Toux | 4 (3,1) | 1 (0,8) | |||||
| Troubles de la peau et du tissu sous-cutané | |||||||
| Éruption cutanée | 2 (1,6) | 3 (2,3) | |||||
| Troubles vasculaires | |||||||
| Tableau 4 – Manifestations indésirables (sans égard au lien de causalité établi par le chercheur) rapportées durant l’étude portant sur l’ajout d’ONGLYZA à la metformine et à une sulfonyluréea (24 semaines), chez au moins 2 % des patients recevant ONGLYZA à 5 mg ou un placebo | ||||
Nombre de patients (%) Ajout à la metformine et à une sulfonylurée | ||||
| Organe ou système Manifestation indésirable | Saxagliptine à 5 mg + metformine + sulfonylurée n = 129 | Placebo + metformine + sulfonylurée n = 128 | ||
| Hypertension | 7 (5,4) | 2 (1,6) | ||
a La durée moyenne de l’exposition à double insu au médicament à l’étude était de 159 jours (écart-type = 31) dans le groupe saxagliptine à 5 mg et de 160 jours (écart-type = 30) dans le groupe placebo.
b Les données regroupées sous le terme «hypoglycémie» comprennent des cas d’hypoglycémie et de diminution de la glycémie.
Étude de pharmacovigilance sur l’innocuité cardiovasculaire
L’étude SAVOR (Saxagliptin Assessment of Vascular Outcomes Recorded in Patients with Diabetes Mellitus-Thrombolysis in Myocardial Infarction) portait sur l’issue cardiovasculaire du traitement chez 16 492 diabétiques de type 2 (taux médian d’HbA1c = 7,6 %), dont 12 959 étaient atteints de maladie cardiovasculaire (CV) établie et les 3533 autres présentaient de multiples facteurs de risque en l’absence de maladie CV établie. Les sujets ont été répartis au hasard à la prise d’ONGLYZA (n = 8280) ou d’un placebo (n = 8212). La population à l’étude comportait des patients âgés de ≥ 65 ans (n = 8561) et de ≥ 75 ans (n = 2330) dont la fonction rénale était normale ou légèrement atteinte (n = 13 916) ou qui présentaient une insuffisance rénale modérée (n = 2240) ou grave (n = 336). Les sujets ont été suivis pendant une période moyenne de 2 ans.
Le paramètre d’évaluation principal était un paramètre combiné évaluant le temps écoulé avant la première survenue de l’un des événements cardiovasculaires majeurs suivants : décès d’origine cardiovasculaire, infarctus du myocarde non mortel ou accident ischémique cérébral non mortel.
L’étude a permis d’établir que la limite supérieure de l’intervalle de confiance (IC) bilatéral à 95 % pour le rapport de risques estimé entre la saxagliptine et le placebo quant à la fréquence des événements relevant du paramètre principal était < 1,3. L’étude n’a pas permis de démontrer la supériorité de la saxagliptine par comparaison au placebo en tant qu’ajout au traitement de fond pour ce qui est de réduire la fréquence des événements cardiovasculaires majeurs (paramètre principal; RRI = 1,00; IC à 95 % : 0,89 à 1,12; p = 0,986).
Le taux d’hospitalisation pour cause d’insuffisance cardiaque s’est révélé plus élevé dans le groupe sous saxagliptine (3,5 %) par comparaison au groupe sous placebo (2,8 %; RRI = 1,27; IC à 95 % : 1,07 à 1,51). Chez les sujets sous saxagliptine qui avaient des antécédents d’insuffisance cardiaque congestive, surtout s’ils étaient atteints d’insuffisance rénale et/ou s’ils avaient déjà subi un IM, le risque absolu d’hospitalisation en raison d’insuffisance cardiaque était accru.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Effets indésirables graves (rapportés chez moins de 2 % des patients) et effets indésirables d’intérêt* (rapportés chez moins de 2 % des patients et chez au moins 2 patients), sans égard au lien de causalité établi par le chercheur, survenus plus souvent durant l’emploi d’ONGLYZA que durant celui du placebo au cours des études portant sur l’ajout d’ONGLYZA à la metformine, à une sulfonylurée, à l’insuline (avec ou sans metformine) (études de courte durée de 24 semaines et volets de prolongation de longue durée) ou à la metformine et une sulfonylurée (étude de 24 semaines).
Troubles hématologiques et du système lymphatique* : éosinophilie, lymphopénie, anémie ferriprive, anémie normochrome normocytaire
Troubles cardiaques* : maladie coronarienne, hypertrophie ventriculaire gauche, bloc auriculo-ventriculaire du premier degré, bloc de branche gauche, insuffisance mitrale, ischémie du myocarde, palpitations cardiaques, extrasystoles ventriculaires, infarctus aigu du myocarde, bloc auriculo-ventriculaire complet, insuffisance cardiaque congestive, choc cardiogène
Troubles gastro-intestinaux : douleurs abdominales, diarrhée, tumeur salivaire, vomissements
Troubles hépatobiliaires : cholécystite aiguë, cholécystite, hépatite
Troubles du système immunitaire* : hypersensibilité, sarcoïdose
Infections et infestations : cellulite orbitaire, colite à Clostridium difficile, urosepsis, diverticulite, infection des voies respiratoires inférieures
Lésions, intoxications et complications liées aux interventions : accident de la route, fracture de la cheville, chute, lésion gastro-intestinale, hernie cicatricielle, blessure à un membre, lacération de la peau
Examens de laboratoire* : hausse du taux d’aspartate aminotransférase, du taux de protéine C réactive, de la cholestérolémie et de la tension artérielle, anomalie de la repolarisation sur l’électrocardiogramme, anomalie du tracé électrocardiographique, baisse du nombre de lymphocytes
Troubles métaboliques et nutritionnels : déshydratation
Troubles musculosquelettiques et du tissu conjonctif : arthralgie, arthrose
Néoplasmes bénins, malins et non précisés (incluant kystes et polypes) : syndrome myélodysplasique, cancer du pancréas, cancer du larynx
Troubles du système nerveux : altération du niveau de conscience, étourdissements
Troubles rénaux et urinaires : calcul urétéral, calcul urinaire, dysfonctionnement rénal
Troubles respiratoires, thoraciques et médiastinaux : hémoptysie, embolie pulmonaire
Troubles de la peau et du tissu sous-cutané* : éruption cutanée, alopécie, dermatite atopique, hyperhidrose, éruption papuleuse, lésion cutanée, dermatite de contact, dermatite, sécheresse cutanée, eczéma séborrhéique, urticaire
Interventions chirurgicales et médicales : stérilisation
* Effets visant des appareils ou des systèmes jugés d’intérêt en raison du profil d’innocuité lié aux agents de la classe des inhibiteurs de la DPP-4, de données non cliniques sur la saxagliptine et du type de patients.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Nombre absolu des lymphocytes
Une baisse moyenne liée à la dose du nombre absolu des lymphocytes a été observée durant l’emploi d’ONGLYZA. À l’issue de l’analyse des résultats regroupés des essais cliniques contrôlés, le nombre absolu de lymphocytes, qui s’élevait à environ 2200 cellules/µL au départ, s’est abaissé d’environ 100 cellules/µL en moyenne chez les patients recevant ONGLYZA plutôt que le placebo. Le nombre de lymphocytes s’est révélé égal ou inférieur à 750 cellules/µL chez 1,5 et 0,4 % des patients recevant respectivement ONGLYZA (5 mg) et le placebo. La baisse du nombre de lymphocytes ne s’est pas traduite par des manifestations indésirables d’importance clinique. Il faut mesurer le nombre de lymphocytes quand l’état clinique du patient le justifie, par exemple en présence d’une infection inhabituelle ou prolongée. L’effet d’ONGLYZA sur le nombre de lymphocytes de patients présentant des anomalies lymphocytaires (p. ex. infectés par le virus de l’immunodéficience humaine [VIH]) est inconnu.
Plaquettes
ONGLYZA n’a pas eu d’effet uniforme ou cliniquement significatif sur le nombre de plaquettes durant les essais cliniques contrôlés à double insu portant sur son innocuité et son efficacité. Dans l’essai portant sur l’ajout à l’insuline, il y a eu une baisse de 2,6 % du nombre de plaquettes par rapport à la valeur initiale dans le groupe traité par la saxagliptine, comparativement à une baisse de 0,1 % dans le groupe placebo. Un seul cas de thrombopénie concordant avec un diagnostic de purpura thrombopénique idiopathique est survenu durant le programme d’essais cliniques. Le lien entre cette manifestation et l’emploi d’ONGLYZA n’a pas été établi.
Nombre de globules blancs et de globules rouges dans l’urine
Dans l’essai portant sur l’ajout à l’insuline, il y avait un pourcentage plus élevé de patients traités par la saxagliptine que de patients sous placebo qui ont présenté un nombre important de globules rouges (15,1 % vs 3,2 %, respectivement) et de globules blancs (30,4 % vs 18,9 %) dans l’urine. Aucune anomalie des résultats des analyses d’urine n’a été observée dans l’ensemble du programme clinique sur la saxagliptine. Aucun déséquilibre touchant les globules rouges ou les globules blancs dans l’urine n’a été mis en évidence à l’analyse des résultats regroupés des études de phase II/III.
8.5 Effets indésirables observés après la commercialisation
Des effets indésirables additionnels ont fait surface après la commercialisation d’ONGLYZA. Étant donné que ces effets sont rapportés volontairement au sein d’une population de taille incertaine, il n’est pas toujours possible d’en estimer la fréquence de manière fiable ni d’établir un lien de causalité avec l’exposition au médicament.
Troubles hématologiques et du système lymphatique : purpura thrombopénique idiopathique
Troubles gastro-intestinaux : pancréatite chronique et aiguë (voir Fonctions hépatique, biliaire et pancréatique)
Troubles du système immunitaire : réactions d’hypersensibilité, dont anaphylaxie, œdème de Quincke, éruptions cutanées, urticaire et lésions cutanées exfoliatrices, y compris syndrome de Stevens-Johnson (voir 2 Contre-indications et Sensibilité et résistance)
Troubles musculosquelettiques et du tissu conjonctif : arthralgie grave et invalidante (voir Appareil musculosquelettique), rhabdomyolyse
Troubles de la peau et du tissu sous-cutané : pemphigoïde bulleuse (voir Appareil cutané)
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
La biotransformation de la saxagliptine dépend principalement des isoenzymes 3A4 et 3A5 du système du cytochrome P450 (CYP 3A4 et CYP 3A5).
Durant les essais in vitro, la saxagliptine et son principal métabolite actif sur le plan pharmacologique n’ont ni inhibé ni induit le CYP 3A4. De plus, toujours durant les essais in vitro, la saxagliptine et son principal métabolite n’ont pas inhibé les isoenzymes 1A2, 2A6, 2B6, 2C9, 2C19, 2D6 ou 2E1 du cytochrome P450, ni induit les isoenzymes 1A2, 2B6 ou 2C9. Par conséquent, il est peu probable que la saxagliptine altère l’élimination des médicaments biotransformés par l’intermédiaire de ces isoenzymes. La saxagliptine n’est ni un inhibiteur notable ni un inducteur de la glycoprotéine P (Pgp), de sorte qu’il est peu probable qu’elle interagisse avec les médicaments qui sont des substrats de la Pgp.
Dans des conditions in vitro, la saxagliptine et son principal métabolite se lient aux protéines du sérum humain dans une proportion inférieure au seuil de détectabilité. La liaison protéique ne devrait donc pas avoir d’incidence notable sur la pharmacocinétique de la saxagliptine ou d’autres médicaments.
9.3 Interactions médicament-comportement
Effets du tabagisme, du régime alimentaire et de l’alcool
L’effet du tabagisme, du régime alimentaire et de l’alcool sur la pharmacocinétique d’ONGLYZA n’a pas fait l’objet d’études particulières.
9.4 Interactions médicament-médicament
La liste des médicaments mentionnés au tableau 5 est fondée sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves.
Effet d’autres médicaments sur la saxagliptine
Durant les études menées chez des sujets sains (détails dans les paragraphes ci-dessous), la pharmacocinétique de la saxagliptine et de son principal métabolite n’a pas été altérée de manière significative par la metformine, le glyburide, la pioglitazone, la digoxine, la simvastatine, le diltiazem, le kétoconazole, l’oméprazole, l’association hydroxyde d’aluminium-hydroxyde de magnésium-siméthicone ou la famotidine. La survenue d’interactions cliniquement significatives entre ces médicaments et ONGLYZA est jugée peu probable.
Effet de la saxagliptine sur d’autres médicaments
Durant les études menées chez des sujets sains (détails dans les paragraphes ci-dessous), la saxagliptine n’a pas altéré de manière significative la pharmacocinétique de la metformine, du glyburide, de la pioglitazone, de la digoxine, de la simvastatine, du diltiazem, du kétoconazole ou d’un contraceptif oral combinant œstrogène et progestine. La survenue d’interactions cliniquement significatives entre ONGLYZA et ces médicaments est jugée peu probable.
| Tableau 5 – Interactions médicament-médicament établies ou potentielles | |||
| Dénomination commune du produit pharmaceutique | Source des données probantes | Effet | Commentaire clinique |
| Effet d’autres médicaments sur ONGLYZA | |||
| Inducteurs CYP3A4/5 (autres que la rifampicine – p. ex. carbamazépine, dexaméthasone, phénobarbital et phénytoïne) | T | L’administration concomitante de saxagliptine et d’inducteurs du CYP 3A4/5 n’a pas été étudiée et pourrait entraîner une baisse de la concentration plasmatique de saxagliptine et une hausse de la concentration plasmatique de son principal métabolite. | L’équilibre glycémique devrait être minutieusement évalué en cas d’emploi concomitant de la saxagliptine et d’un puissant inducteur du CYP 3A4. |
| Metformine | EC | L’administration concomitante d’une dose unique de saxagliptine (100 mg) et de metformine (1000 mg) a entraîné une baisse de 21 % de la Cmax de la saxagliptine; cependant, l’ASC n’a pas changé. | Il est donc peu probable que la metformine interagisse de manière cliniquement significative avec ONGLYZA. ONGLYZA ne devrait pas interagir de manière significative avec d’autres substrats des OCT de type 1 ou 2. |
| Tableau 5 – Interactions médicament-médicament établies ou potentielles | |||
| Dénomination commune du produit pharmaceutique | Source des données probantes | Effet | Commentaire clinique |
| Glyburide | EC | L’administration concomitante d’une dose unique de saxagliptine (10 mg) et de glyburide (5 mg), un substrat du CYP 2C9, n’a pas eu d’effet sur la pharmacocinétique de la saxagliptine. | Il est donc peu probable que le glyburide interagisse de manière cliniquement significative avec ONGLYZA. ONGLYZA ne devrait pas interagir de manière significative avec d’autres substrats du CYP 2C9. |
| Pioglitazone | EC | L’administration concomitante de plusieurs doses uniquotidiennes de saxagliptine (10 mg) et de pioglitazone (45 mg), un substrat (important) du CYP 2C8 et (secondaire) du CYP 3A4, n’a pas eu d’effet sur la pharmacocinétique de la saxagliptine. | Il est donc peu probable que la pioglitazone interagisse de manière cliniquement significative avec ONGLYZA. ONGLYZA ne devrait pas interagir de manière significative avec d’autres substrats du CYP 2C8. |
| Digoxine | EC | L’administration concomitante de plusieurs doses uniquotidiennes de saxagliptine (10 mg) et de digoxine (0,25 mg), un substrat de la Pgp, n’a pas eu d’effet sur la pharmacocinétique de la saxagliptine. | Il est donc peu probable que la digoxine interagisse de manière cliniquement significative avec ONGLYZA. ONGLYZA ne devrait pas interagir de manière significative avec d’autres substrats de la Pgp. |
| Simvastatine | EC | L’administration concomitante de plusieurs doses uniquotidiennes de saxagliptine (10 mg) et de simvastatine (40 mg), un substrat du CYP 3A4/5, a entraîné une hausse de 21 % de la Cmax de la saxagliptine; cependant l’ASC de la saxagliptine n’a pas changé. | Il est donc peu probable que la simvastatine interagisse de manière cliniquement significative avec ONGLYZA. ONGLYZA ne devrait pas interagir de manière significative avec d’autres substrats du CYP 3A4/5. |
| Tableau 5 – Interactions médicament-médicament établies ou potentielles | |||
| Dénomination commune du produit pharmaceutique | Source des données probantes | Effet | Commentaire clinique |
| Diltiazem | EC | L’administration concomitante d’une dose unique de saxagliptine (10 mg) et de diltiazem (360 mg; préparation à action de longue durée, à l’état d’équilibre), un inhibiteur modéré du CYP 3A4/5, a entraîné des hausses de 63 % de la Cmax et de 109 % de l’ASC de la saxagliptine. Cette association s’est également traduite par des baisses de 44 % de la Cmax et de 34 % de l’ASC(0-∞) du principal métabolite de la saxagliptine. | Il est donc peu probable que le diltiazem interagisse de manière cliniquement significative avec ONGLYZA. ONGLYZA ne devrait pas interagir de manière significative avec d’autres inhibiteurs modérés du CYP 3A4/5. |
| Tableau 5 – Interactions médicament-médicament établies ou potentielles | |||
| Dénomination commune du produit pharmaceutique | Source des données probantes | Effet | Commentaire clinique |
| Kétoconazole | EC | L’administration concomitante d’une dose unique de saxagliptine (100 mg) et de kétoconazole (200 mg toutes les 12 heures, à l’état d’équilibre), un puissant inhibiteur du CYP 3A4/5 et de la Pgp, a entraîné des hausses de 62 % de la Cmax et de 145 % de l’ASC de la saxagliptine. Cette association s’est également traduite par des baisses de 95 % de la Cmax et de 88 % de l’ASC(0-∞) du principal métabolite de la saxagliptine. Après l’administration concomitante de kétoconazole et d’une dose unique de saxagliptine 20 fois plus élevée que la dose recommandée (100 mg), on a observé des symptômes pseudo-grippaux transitoires et une baisse passagère du nombre absolu des lymphocytes. De plus, une baisse passagère du nombre absolu des lymphocytes a été observée en l’absence de symptômes pseudo-grippaux après l’administration concomitante de kétoconazole et d’une dose unique de saxagliptine 4 fois plus élevée que la dose recommandée (20 mg). | Aucun ajustement posologique du kétoconazole n’est recommandé lors de l’administration concomitante avec la saxagliptine. |
| Tableau 5 – Interactions médicament-médicament établies ou potentielles | |||
| Dénomination commune du produit pharmaceutique | Source des données probantes | Effet | Commentaire clinique |
| Rifampine (Rifampicine) | EC | L’administration concomitante d’une dose unique de saxagliptine (5 mg) et de la rifampicine, un puissant inducteur du CYP 3A4/5 et un inducteur de la Pgp (600 mg une fois par jour à l’état d’équilibre), a entraîné une réduction de la Cmax et de l’ASC de la saxagliptine de 53 % et de 76 %, respectivement. Une hausse correspondante de la Cmax (39 %) du métabolite actif a été observée, mais sans aucun changement significatif de l’ASC plasmatique. On n’a noté aucun changement dans l’inhibition maximale de la DPP-4 (%Imax) et une réduction de 6 % seulement de l’aire moyenne sous la courbe de l’effet en fonction du temps d’inhibition de la DPP-4 (ASCE) sur une période de 24 heures (intervalle posologique de la saxagliptine) lorsque la saxagliptine était administrée en concomitance avec la rifampicine. Cependant, une demi-vie plus courte de l’inhibition de la DPP-4 a été observée pendant la période d’administration concomitante de la rifampicine (25,9 heures pour la saxagliptine en monothérapie contre 14,5 heures pour la saxagliptine administrée avec la rifampicine). | L’équilibre glycémique devrait être minutieusement évalué en cas d’emploi concomitant de la saxagliptine avec la rifampine (voir Emploi avec de puissants inducteurs du CYP3A4). |
| Tableau 5 – Interactions médicament-médicament établies ou potentielles | |||
| Dénomination commune du produit pharmaceutique | Source des données probantes | Effet | Commentaire clinique |
| Oméprazole | EC | L’administration concomitante de plusieurs doses uniquotidiennes de saxagliptine (10 mg) et d’oméprazole (40 mg), un substrat (important) du CYP 2C19, un substrat du CYP 3A4, un inhibiteur du CYP 2C19 et un inducteur de la protéine 3 de multirésistance aux médicaments (MRP-3), n’a pas eu d’effet sur la pharmacocinétique de la saxagliptine. | Il est donc peu probable que l’oméprazole interagisse de manière cliniquement significative avec ONGLYZA. ONGLYZA ne devrait pas interagir de manière significative avec d’autres inhibiteurs du CYP 2C19 ou inducteurs de la MRP-3. |
| Hydroxyde d’aluminium + hydroxyde de magnésium + siméthicone | EC | L’administration concomitante d’une dose unique de saxagliptine (10 mg) et d’une préparation liquide contenant de l’hydroxyde d’aluminium (2400 mg), de l’hydroxyde de magnésium (2400 mg) et de la siméthicone (240 mg) a entraîné une baisse de 26 % de la Cmax de la saxagliptine; cependant, l’ASC de la saxagliptine n’a pas changé. | ONGLYZA ne devrait donc pas interagir de manière significative avec les préparations antiacides et antiflatulentes de ce type. |
| Famotidine | EC | L’administration d’une dose unique de saxagliptine (10 mg) 3 heures après celle d’une dose unique de famotidine (40 mg), un inhibiteur des OCT humains (hOCT) de types 1, 2 et 3, a entraîné une hausse de 14 % de la Cmax de la saxagliptine; cependant, l’ASC de la saxagliptine n’a pas changé. | Il est donc peu probable que la famotidine interagisse de manière cliniquement significative avec ONGLYZA. ONGLYZA ne devrait pas interagir de manière significative avec d’autres inhibiteurs des hOCT de type 1, 2 ou 3. |
| Effet d’ONGLYZA sur d’autres médicaments | |||
| Tableau 5 – Interactions médicament-médicament établies ou potentielles | |||
| Dénomination commune du produit pharmaceutique | Source des données probantes | Effet | Commentaire clinique |
| Metformine | EC | L’administration concomitante d’une dose unique de saxagliptine (100 mg) et de metformine (1000 mg), un substrat des OCT de types 1 et 2, n’a pas modifié la pharmacocinétique de la metformine chez des sujets sains. | Il est donc peu probable qu’ONGLYZA interagisse de manière cliniquement significative avec la metformine. ONGLYZA n’inhibe pas le transport dépendant des OCT de types 1 et 2. |
| Glyburide | EC | L’administration concomitante d’une dose unique de saxagliptine (10 mg) et de glyburide (5 mg), un substrat du CYP 2C9, a entraîné une hausse de 16 % de la Cmax plasmatique du glyburide; cependant l’ASC du glyburide n’a pas changé. | Il est donc peu probable qu’ONGLYZA interagisse de manière cliniquement significative avec le glyburide. ONGLYZA n’a pas d’effet inhibiteur notable sur la biotransformation dépendante du CYP 2C9. |
| Pioglitazone | EC | L’administration concomitante de plusieurs doses uniquotidiennes de saxagliptine (10 mg) et de pioglitazone (45 mg), un substrat du CYP 2C8, a entraîné une hausse de 14 % de la Cmax plasmatique de la pioglitazone; cependant l’ASC de la pioglitazone n’a pas changé. | Il est donc peu probable qu’ONGLYZA interagisse de manière cliniquement significative avec la pioglitazone. ONGLYZA n’a pas d’effet inhibiteur ou inducteur notable sur la biotransformation dépendante du CYP 2C8. |
| Digoxine | EC | L’administration concomitante de plusieurs doses uniquotidiennes de saxagliptine (10 mg) et de digoxine (0,25 mg), un substrat de la Pgp, n’a pas eu d’effet sur la pharmacocinétique de la digoxine. | Il est donc peu probable qu’ONGLYZA interagisse de manière cliniquement significative avec la digoxine. ONGLYZA n’a pas d’effet inhibiteur ou inducteur sur le transport dépendant de la Pgp. |
| Tableau 5 – Interactions médicament-médicament établies ou potentielles | |||
| Dénomination commune du produit pharmaceutique | Source des données probantes | Effet | Commentaire clinique |
| Simvastatine | EC | L’administration concomitante de plusieurs doses uniquotidiennes de saxagliptine (10 mg) et de simvastatine (40 mg), un substrat du CYP 3A4/5, n’a pas eu d’effet sur la pharmacocinétique de la simvastatine. | Il est donc peu probable qu’ONGLYZA interagisse de manière cliniquement significative avec la simvastatine. ONGLYZA n’a pas d’effet inhibiteur ou inducteur sur la biotransformation dépendante du CYP 3A4/5. |
| Diltiazem | EC | L’administration concomitante de plusieurs doses uniquotidiennes de saxagliptine (10 mg) et de diltiazem (360 mg; préparation à action de longue durée, à l’état d’équilibre), un inhibiteur modéré du CYP 3A4/5, a entraîné une hausse de 16 % de la Cmax plasmatique du diltiazem; cependant l’ASC du diltiazem n’a pas changé. | Il est donc peu probable qu’ONGLYZA interagisse de manière cliniquement significative avec le diltiazem. |
| Kétoconazole | EC | L’administration concomitante d’une dose unique de saxagliptine (100 mg) et de doses multiples de kétoconazole (200 mg toutes les 12 heures à l’état d’équilibre), un puissant inhibiteur du CYP 3A4/5 et de la Pgp, a entraîné des baisses respectives de 16 et de 13 % des moyennes géométriques des valeurs de Cmax et d’ASC(0-∞) du kétoconazole habituellement obtenues après l’emploi de cet agent seul à raison de 200 mg toutes les 12 heures. | Aucun ajustement posologique du kétoconazole n’est recommandé lors de l’administration concomitante avec la saxagliptine. |
| Tableau 5 – Interactions médicament-médicament établies ou potentielles | |||
| Dénomination commune du produit pharmaceutique | Source des données probantes | Effet | Commentaire clinique |
| Contraceptifs oraux | EC | L’administration concomitante de multiples doses uniquotidiennes de saxagliptine (5 mg) et d’un contraceptif oral combiné monophasique contenant 0,035 mg d’éthinylestradiol et 0,250 mg de norgestimate pendant 21 jours n’a pas altéré les propriétés pharmacocinétiques à l’état l’équilibre du principal composant œstrogénique actif, l’éthinylestradiol, ni du principal composant progestatif actif, la norelgestromine. L’ASC plasmatique du norgestrel, métabolite actif de la norelgestromine, s’est accrue de 13 % et la Cmax plasmatique du norgestrel a augmenté de 17 %. Ce changement de faible ampleur dans l’ASC et la Cmax du norgestrel n’est pas considéré comme étant significatif sur le plan clinique. | La saxagliptine ne devrait pas modifier de façon importante les propriétés pharmacocinétiques d’un contraceptif oral combinant un œstrogène et une progestine. |
Légende : EC = étude clinique; T = théorique
9.5 Interactions médicament-aliment
ONGLYZA peut être pris avec ou sans aliments. Il n’existe aucune interaction connue entre ONGLYZA et les aliments. Comme le jus de pamplemousse inhibe faiblement la biotransformation dépendante du CYP 3A4 dans la paroi intestinale, sa consommation avec ONGLYZA pourrait entraîner une hausse modeste du taux plasmatique de saxagliptine.
9.6 Interactions médicament-plante médicinale
On n’a pas établi d’interactions avec les produits à base de plantes médicinales.
9.7 Interactions médicament-examens de laboratoire
On n’a pas établi d’interactions avec les examens de laboratoire.
10 Pharmacologie clinique
10.1 Mode d’action
La saxagliptine et son principal métabolite sont de puissants inhibiteurs compétitifs de la DPP-4 dont l’action est sélective et réversible. La saxagliptine a une plus grande affinité sélective pour la DPP-4 que pour les autres enzymes DPP, dont la DPP-8 et la DPP-9. La saxagliptine et son principal métabolite se fixent au site de liaison de la DPP-4 durant une longue période et inhibent longtemps cette enzyme, mais ne se lient pas de façon durable aux autres enzymes, dont la DPP-8 et la DPP-9. Chez les patients atteints de diabète de type 2, la saxagliptine exerce son effet en ralentissant l’inactivation des hormones incrétines, dont le GLP-1 (glucagon-like peptide-1), de sorte que le taux de GLP-1 actif (intact) est plus élevé. Dans le cadre des essais sur cellules, la saxagliptine a fortement inhibé l’activité de la DPP ancrée à la surface des lymphocytes T, mais n’a pas inhibé l’activation in vitro ni in vivo des lymphocytes T.
Les incrétines sont des hormones libérées par les intestins tout au long de la journée, et leur taux augmente après les repas. Ces hormones sont rapidement inactivées par l’enzyme DPP-4. Les incrétines font partie d’un système endogène qui participe à la régulation physiologique de l’homéostasie du glucose. Quand la glycémie est élevée, les incrétines GLP-1 et GIP (glucose-dependent insulinotropic peptide) stimulent la synthèse et la libération d’insuline par les cellules bêta du pancréas. L’incrétine GLP-1 inhibe en outre la sécrétion de glucagon par les cellules alpha du pancréas, entraînant de ce fait une baisse de la production hépatique de glucose.
Le taux de GLP-1 est réduit en présence de diabète de type 2, mais la saxagliptine entraîne l’augmentation du taux de GLP-1 actif. En faisant augmenter le taux de GLP-1 actif, la saxagliptine stimule la libération postprandiale d’insuline et fait baisser le taux postprandial de glucagon circulant d’une façon glucodépendante. En présence d’hyperglycémie chez le patient atteint de diabète de type 2, ces modifications des taux d’insuline et de glucagon peuvent se traduire par une baisse du taux d’hémoglobine glyquée (HbA1c) et des glycémies à jeun et postprandiale.
10.2 Pharmacodynamie
Chez les patients atteints de diabète de type 2, l’administration de comprimés de saxagliptine entraîne une inhibition liée à la dose de l’activité enzymatique de la DPP-4 durant une période de 24 heures. Après l’épreuve d’hyperglycémie provoquée par voie orale ou un repas, l’inhibition de la DPP-4 se traduit par la hausse par un facteur de 2 ou 3 du taux sanguin de GLP-1 actif, la baisse du taux postprandial de glucagon et une plus grande réactivité des cellules bêta à la glycémie se manifestant par une hausse des taux postprandiaux d’insuline et de peptide C. La hausse de l’insulinémie et la baisse du taux de glucagon occasionnent une baisse de la glycémie à jeun et des oscillations de la glycémie après l’épreuve d’hyperglycémie provoquée par voie orale ou un repas.
Dans le cadre d’essais ex vivo sur des rats, des chiens et des macaques de Buffon, la saxagliptine prise par voie orale a exercé un effet inhibiteur lié à la dose sur la DPP-4. Durant les études in vivo comportant une exposition de courte durée, l’emploi de la saxagliptine chez des rats minces a entraîné une hausse du taux de GLP-1 intact consécutive à la prise d’un repas (effet maximal à la dose de 1 mg/kg). La saxagliptine a également occasionné une hausse de l’insulinémie et une baisse de la glycémie consécutive à l’épreuve d’hyperglycémie provoquée par voie orale dans des modèles d’insulinorésistance et de diabète reproduits chez des rongeurs obèses (effet maximal aux doses allant de 0,4 à 1,3 mg/kg). Durant les études comportant une exposition de longue durée sur un modèle de diabète évolutif reproduit sur rats ZDF (Zucker Diabetic Fatty), la saxagliptine (4 mg/kg/jour) a retardé l’installation de l’hyperglycémie à jeun et entraîné une amélioration significative de l’équilibre glycémique, comme en témoignaient les résultats de l’épreuve d’hyperglycémie provoquée par voie orale. Ces résultats corroborent le mode d’action et les effets antihyperglycémiants de la saxagliptine.
Activité électrique du cœur : Dans le cadre d’une étude à double insu, avec répartition aléatoire et permutation quadruple, contrôlée par placebo et un comparateur actif, 40 sujets sains ont reçu de la saxagliptine à raison de 40 mg (8 fois la dose recommandée chez l’humain) ou de 10 mg (2 fois la dose recommandée chez l’humain), ou un placebo une fois par jour durant 4 jours, ou encore une dose unique de 400 mg de moxifloxacine (comparateur actif). L’emploi de la saxagliptine aux doses de 10 et de 40 mg n’a pas entraîné d’allongement de l’intervalle QTc, du complexe QRS ou de l’espace PR. On a observé une accélération notable de la fréquence cardiaque 0,5, 1, 1,5, 4 et 12 heures après l’administration de saxagliptine à raison de 10 mg, l’accélération moyenne maximale corrigée pour les valeurs témoins et les valeurs de départ s’établissant à 3,75 (IC à 90 % : 1,55 à 5,95) battements par minute 0,5 heure après l’administration de cet agent, alors que la variation corrigée pour la fréquence cardiaque de départ s’établissait à -1,4 (IC à 90 % : -3,0 à 0,1) battement par minute dans le groupe placebo. Des hausses significatives de la fréquence cardiaque ont également été observées 0,5, 4 et 12 heures après l’administration de la dose de 40 mg, l’accélération moyenne maximale corrigée pour les valeurs témoins et les valeurs de départ étant de 4,5 (IC à 90 % : 2,23 à 6,82) battements par minute 4 heures après l’administration de saxagliptine, alors que, dans le groupe placebo, la variation corrigée pour la fréquence cardiaque de départ s’établissait à -3,3 (IC à 90 % : -5,0 à -1,6) battements par minute. Cette étude ne portait pas sur l’effet de la dose recommandée de 5 mg.
10.3 Pharmacocinétique
La pharmacocinétique de la saxagliptine a été caractérisée de manière exhaustive chez des sujets sains et des patients atteints de diabète de type 2 (tableau 6).
| Tableau 6 – Résumé des paramètres pharmacocinétiques de la saxagliptine chez les sujets sains | ||||
Cmax (ng/mL) | t1/2 (h) | ASC ng.h/mL | Élimination rénale (mL/min) | |
| Dose orale unique (5 mg), moyenne | 24 | 2,5 | 78 | 230 |
La saxagliptine est rapidement absorbée après son administration par voie orale, la Cmax plasmatique étant habituellement atteinte dans les 2 heures suivant l’administration au sujet à jeun. La Cmax et l’ASC augmentent en proportion de la dose. Après la prise orale d’une dose unique de 5 mg de saxagliptine par des sujets sains, l’ASC(0-∞) moyenne de la saxagliptine et de son principal métabolite s’établissait à 78 et à 214 ng·h/mL, respectivement. Les valeurs plasmatiques correspondantes de la Cmax s’élevaient à 24 et à 47 ng/mL. Les coefficients de variation de la Cmax et de l’ASC chez un même sujet étaient inférieurs à 12 %.
Après la prise orale d’une dose unique de 5 mg de saxagliptine par des sujets sains, la demi-vie (t½) plasmatique terminale moyenne de la saxagliptine est de 2,5 heures, et la t½ moyenne de l’inhibition de la DPP-4 plasmatique est de 26,9 heures. L’inhibition de l’activité de la DPP-4 plasmatique dure au moins 24 heures après la prise orale de comprimés de saxagliptine. Le médicament ne s’accumule pas de manière significative, même après son administration uniquotidienne répétée aux doses étudiées. L’élimination de la saxagliptine et de son principal métabolite n’est pas fonction de la dose ni du temps quand la saxagliptine est administrée une fois par jour en doses allant de 2,5 à 400 mg durant 14 jours. Les résultats tirés d’un modèle d’exposition par type de patients incitent à penser que la pharmacocinétique de la saxagliptine et de son principal métabolite est comparable chez le sujet sain et le patient atteint de diabète de type 2.
La Cmax et l’ASC relatives au principal métabolite de la saxagliptine augmentent en proportion de la dose de saxagliptine administrée. Après la prise orale de doses uniques de saxagliptine allant de 2,5 à 400 mg, avec des aliments ou à jeun, les valeurs moyennes de l’ASC du principal métabolite ont été de 2 à 7 fois supérieures aux valeurs d’exposition à la molécule mère exprimées en moles. Après la prise orale d’une dose unique de 5 mg de saxagliptine à jeun, la demi-vie (t½) terminale moyenne du principal métabolite s’est élevée à 3,1 heures; aucune accumulation notable du métabolite n’a été observée après l’administration uniquotidienne et répétée de doses de saxagliptine se situant dans la plage étudiée.
Absorption : Les comprimés de saxagliptine peuvent être administrés avec ou sans aliments. Au moins 75 % de la dose de saxagliptine prise par voie orale est absorbée. Chez le sujet sain, la prise d’aliments a un effet relativement modeste sur la pharmacocinétique de la saxagliptine. Après la prise de saxagliptine avec un repas riche en graisse, la Cmax ne change pas, mais l’ASC augmente de 27 % par rapport à l’administration à jeun. Le délai d’obtention de la Cmax (Tmax) est plus long d’environ 0,5 heure quand la saxagliptine est prise avec des aliments plutôt qu’à jeun. Ces modifications sont considérées sans portée clinique significative.
Distribution : Dans des conditions in vitro, la saxagliptine et son principal métabolite se lient aux protéines du sérum humain dans une proportion inférieure au seuil de détectabilité. La variation du taux de protéines sanguines en présence de divers états pathologiques (p. ex. insuffisance rénale ou hépatique) ne devrait donc pas avoir d’incidence sur le sort de la saxagliptine.
Métabolisme : Le métabolisme de la saxagliptine dépend principalement des isoenzymes 3A4 et 3A5 du système du cytochrome P450 (CYP 3A4 et CYP 3A5). Le principal métabolite de la saxagliptine est également un inhibiteur compétitif de la DPP-4 dont l’action est sélective et réversible, et qui a deux fois moins de pouvoir inhibiteur que la molécule mère.
Élimination : La saxagliptine est éliminée tant par voie rénale que par voie hépatique. Après l’administration d’une dose unique de 50 mg de saxagliptine marquée au 14C, on a récupéré 24, 36 et 75 % de la dose dans les urines sous forme de saxagliptine, de son principal métabolite et de radioactivité totale, respectivement. La clairance rénale moyenne de la saxagliptine (~230 mL/min) étant plus rapide que le taux de filtration glomérulaire estimé moyen (~120 mL/min), on peut penser qu’une fraction du médicament est excrétée activement par les reins. La clairance rénale du principal métabolite est comparable au taux de filtration glomérulaire estimé. La récupération dans les fèces de 22 % en tout de la radioactivité de la dose administrée correspond à la fraction de la dose de saxagliptine excrétée par voie biliaire et/ou non absorbée par le tube digestif.
Populations et pathologies particulières
- Enfants et adolescents : La pharmacocinétique n’a pas été étudiée chez les enfants et les adolescents. L’indication d’utilisation chez les enfants et les adolescents n’est pas autorisée par Santé Canada
- Personnes âgées : Il n’est pas nécessaire de modifier la posologie uniquement parce que le patient est âgé. Les valeurs des moyennes géométriques de Cmax et d’ASC relatives à la molécule mère sont plus élevées de 23 et de 59 %, respectivement, chez les sujets âgés (de 65 à 80 ans) que chez les sujets plus jeunes (âgés de 18 à 40 ans). Les différences relatives aux paramètres pharmacocinétiques du principal métabolite observées entre sujets âgés et plus jeunes correspondent généralement aux différences relatives aux paramètres pharmacocinétiques de la molécule mère. Il est probable que les différences relatives aux paramètres pharmacocinétiques du principal métabolite et de la saxagliptine observées entre sujets âgés et plus jeunes soient attribuables à plusieurs facteurs, dont le ralentissement, lié à l’âge, de la fonction rénale et du métabolisme.
- Sexe : Il n’est pas nécessaire de modifier la posologie selon que le sujet est un homme ou une femme. La pharmacocinétique de la saxagliptine est comparable chez l’homme et chez la femme. L’exposition au principal métabolite est plus élevée d’environ 25 % chez les femmes que chez les hommes, mais la portée clinique de cette différence est inconnue.
- Origine ethnique : Il n’est pas nécessaire de modifier la posologie suivant l’appartenance raciale du patient. Dans le cadre d’un modèle analytique d’exposition, on a comparé la pharmacocinétique de la saxagliptine et de son principal métabolite chez 309 sujets de race blanche et 105 sujets appartenant à 6 autres groupes raciaux. On n’a observé aucune différence significative entre ces 2 populations quant à la pharmacocinétique de la saxagliptine et de son principal métabolite.
- Insuffisance hépatique : Après l’administration d’une dose unique de 10 mg de saxagliptine, la Cmax et l’ASC moyennes sont plus élevées chez les patients atteints d’insuffisance hépatique (classe A, B ou C de Child-Pugh) que chez les témoins en bonne santé; l’écart atteint 8 et 77 %, respectivement. Par ailleurs, la Cmax et l’ASC du principal métabolite ont des valeurs plus faibles chez les patients atteints d’insuffisance hépatique que chez les témoins en bonne santé, et l’écart atteint 59 et 33 %, respectivement. L’emploi est déconseillé chez les patients atteints d’insuffisance hépatique modérée ou grave.
Insuffisance rénale : On a mené une étude ouverte afin de comparer la pharmacocinétique de la saxagliptine prise en dose unique (10 mg) chez des sujets atteints d’insuffisance rénale chronique plus ou moins grave et des sujets ayant une fonction rénale normale.
En présence d’un TFGe ≥ 45 mL/min/1,73 m2 selon l’équation MDRD pour le TFGe, l’augmentation de l’ASC de la saxagliptine et de son principal métabolite n’est pas assez importante pour avoir une portée clinique. Il n’est pas recommandé de modifier la posologie dans ce cas.
En présence d’insuffisance rénale accompagnée d’un TFGe < 45 mL/min/1,73 m2, l’ASC de la saxagliptine et de son principal métabolite est plus de 2,1 et 4,5 fois plus grande qu’en présence d’une fonction rénale normale. Il faut réduire la dose des comprimés de saxagliptine à 2,5 mg une fois par jour chez les patients qui présentent une insuffisance rénale accompagnée d’un TFGe < 45 mL/min/1,73 m2.
- Obésité : Il n’est pas recommandé de modifier la posologie suivant l’indice de masse corporelle du patient.
11 Conservation, stabilité et mise au rebut
Conserver les comprimés à la température ambiante (entre 15 et 30 °C).
Garder en lieu sûr, hors de la vue et de la portée des enfants et des animaux de compagnie. Il ne faut pas jeter les comprimés non utilisés dans les toilettes ni dans les ordures ménagères.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance pharmaceutique
| Dénomination commune de la substance médicamenteuse : | saxagliptine monohydratéea |
| Nom chimique : | 2-azabicyclo[3.1.0]hexane-3-carbonitrile, 2-[(2S)-2-amino-2-(3-hydroxytricyclo[3.3.1.1]déc-1-yl)acétyl]-, hydrate (1:1), (1S,3S,5S)- ou (1S,3S,5S)-2-[(2S)-amino(3-hydroxytricyclo[3.3.1.1]déc-1-yl)acétyl]2- azabicyclo[3.1.0]hexane-3-carbonitrile monohydraté |
| Formule moléculaire et masse moléculaire : | C18H25N3O2·H2O 333,43 (315,41 anhydre) |
| Formule développée : | |
| Propriétés physicochimiques : | La saxagliptine, sous forme de base libre monohydratée, est une poudre cristalline non hygroscopique, de couleur blanche à jaune pâle ou brun pâle. Elle est peu soluble dans l’eau à 24 ± 3 ºC, légèrement soluble dans l’acétate d’éthyle et soluble dans le méthanol, l’alcool éthylique, l’alcool isopropylique, l’acétonitrile, l’acétone et le polyéthylèneglycol 400 (PEG 400). |
a La saxagliptine monohydratée est convertie en chlorhydrate de saxagliptine in situ durant la fabrication du produit médicamenteux.
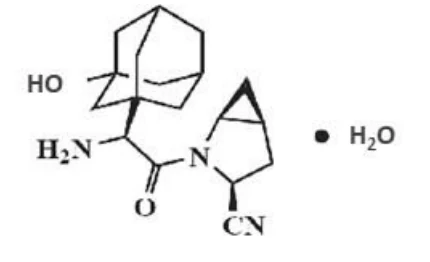 |
14 Études cliniques
14.1 Études cliniques par indication
Ajout à la metformine
Tableau 7 – Résumé des caractéristiques démographiques des patients aux études cliniques portant sur l’ajout d’ONGLYZA à la metformine
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) par groupe de traitement | Âge (plage) | Sexe |
| CV181014 | Phase III, multicentrique, répartition aléatoire, double insu, contrôlée par placebo | Metformine en mode ouvert (1500 à 2500 mg) et saxagliptine à 5 mg ou placebo, voie orale, 24 semaines | Saxagliptine à 5 mg, n = 191 ≥ 65 ans, n = 32 ≥ 75 ans, n = 2 Placebo, n = 179 ≥ 65 ans, n = 26 ≥ 75 ans, n = 3 | 26 à 76 ans | 54/46 |
Résultats de l’étude
En tout, 743 patients atteints de diabète de type 2 ont participé à cet essai à double insu, avec répartition aléatoire et contrôlé par placebo d’une durée de 24 semaines visant à évaluer l’efficacité et l’innocuité d’ONGLYZA en association avec la metformine chez des patients dont la glycémie était mal équilibrée (taux d’HbA1c entre 7 et 10 % inclusivement) avec l’emploi de metformine seule. Pour être admissible à cette étude, il fallait recevoir la metformine en dose stable (de 1500 à 2550 mg/jour) depuis au moins 8 semaines.
Les patients qui remplissaient les critères d’admission ont participé durant 2 semaines à une période de préparation à simple insu comportant un régime alimentaire et un programme d’exercice ainsi que l’administration d’un placebo et de metformine à la dose habituelle, qui pouvait atteindre 2500 mg/jour durant toute la durée de l’étude. Après cette période de préparation, les patients admissibles ont reçu 2,5, 5 ou 10 mg d’ONGLYZA ou un placebo suivant une répartition aléatoire, en sus de la dose de metformine qu’ils prenaient déjà en mode ouvert. Les patients qui n’ont pas atteint la glycémie cible fixée durant l’étude ont reçu de la pioglitazone, comme traitement de secours, en plus de la metformine et du placebo ou d’ONGLYZA. L’augmentation des doses d’ONGLYZA et de metformine n’était pas autorisée durant cette étude.
Pris en dose de 5 mg en association avec la metformine, ONGLYZA a entraîné une amélioration significativement plus importante du taux d’HbA1c, de la glycémie à jeun et de la glycémie postprandiale que l’association placebo-metformine (tableau 8).
Tableau 8 – Paramètres glycémiques à la 24e semaine de l’étude contrôlée par placebo portant sur l’association ONGLYZA-metformine§
| Paramètre d’efficacité | ONGLYZA à 5 mg + metformine | Placebo + metformine |
| Taux d’HbA1c (%) | n = 186 | n = 175 |
| Valeur de départ (moyenne) | 8,1 | 8,1 |
| Variation par rapport à la valeur de départ (moyenne ajustée±) | -0,7 | 0,1 |
| Écart par rapport au placebo (moyenne ajustée±) | -0,8a | |
| Intervalle de confiance à 95 % | (-1,0; -0,6) | |
| Pourcentage de patients atteignant un taux d’HbA1c < 7 % | 44 %a (81/186) | 17 % (29/175) |
| Glycémie à jeun (mmol/L) | n = 187 | n = 176 |
| Valeur de départ (moyenne) | 9,9 | 9,7 |
| Variation par rapport à la valeur de départ (moyenne ajustée±) | -1,2 | 0,07 |
| Écart par rapport au placebo (moyenne ajustée±) | -1,3a | |
| Intervalle de confiance à 95 % | (-1,7; -0,9) | |
| GPP 2 h après l’HGPO (mmol/L) | n = 155 | n = 135 |
| Valeur de départ (moyenne) | 16,4 | 16,4 |
| Variation par rapport à la valeur de départ (moyenne ajustée±) | -3,2 | -1,0 |
| Écart par rapport au placebo (moyenne ajustée±) | -2,2a | |
| Intervalle de confiance à 95 % | (-3,1; -1,3) | |
| ASC de la GPP 3 h après l’HGPO (mmol*min/L) | n = 146 | n = 131 |
| Valeur de départ (moyenne) | 2721 | 2631 |
| Variation par rapport à la valeur de départ (moyenne ajustée±) | -532 | -183 |
| Écart par rapport au placebo (moyenne ajustée±) | -349a | |
| Intervalle de confiance à 95 % | (-478; -221) |
§ Population incluse dans l’analyse en intention de traiter fondée sur la dernière observation faite durant l’étude avant le traitement de secours par la pioglitazone.
± Moyennes des moindres carrés corrigées pour la valeur de départ.
a Valeur p < 0,0001, comparaison avec le placebo
GPP = glycémie postprandiale
HGPO = épreuve d’hyperglycémie provoquée par voie orale
Le pourcentage moyen de variation du taux d’HbA1c par rapport à la valeur de départ durant cette étude de 24 semaines est illustré à la figure 1. Le taux cible de moins de 7 % (peu importe le taux d’HbA1c de départ) a été atteint par une proportion significativement plus élevée de patients qui recevaient ONGLYZA (5 mg) et la metformine plutôt que le placebo et la metformine (43,5 et 16,6 %, respectivement). La baisse de la glycémie postprandiale mesurée 2 heures après l’épreuve d’hyperglycémie provoquée par voie orale était significativement plus importante chez les patients qui recevaient ONGLYZA (5 mg) et la metformine plutôt que le placebo et la metformine (-3,2 et -1,0 mmol/L). Par ailleurs, une plus forte proportion de patients recevant le placebo plutôt qu’ONGLYZA avec la metformine (27 et 13 %) ont dû abandonner le traitement parce que leur glycémie était mal équilibrée ou recevoir un traitement de secours pour atteindre la glycémie cible fixée. Les plus importantes variations moyennes ajustées du taux d’HbA1c obtenues grâce à ONGLYZA (5 mg) ont été observées chez les patients dont les taux d’HbA1c étaient les plus élevés au départ. Durant cette étude, les effets du traitement sur les paramètres lipidiques étaient comparables pour ONGLYZA et le placebo. De même, le changement du poids corporel a été comparable dans les groupes recevant ONGLYZA et le placebo (baisse de 0,9 kg dans les 2 groupes).
Figure 1 – Variation moyenne du taux d’HbA1c par rapport au départ durant l’étude contrôlée par placebo portant sur l’association ONGLYZA-metformine*
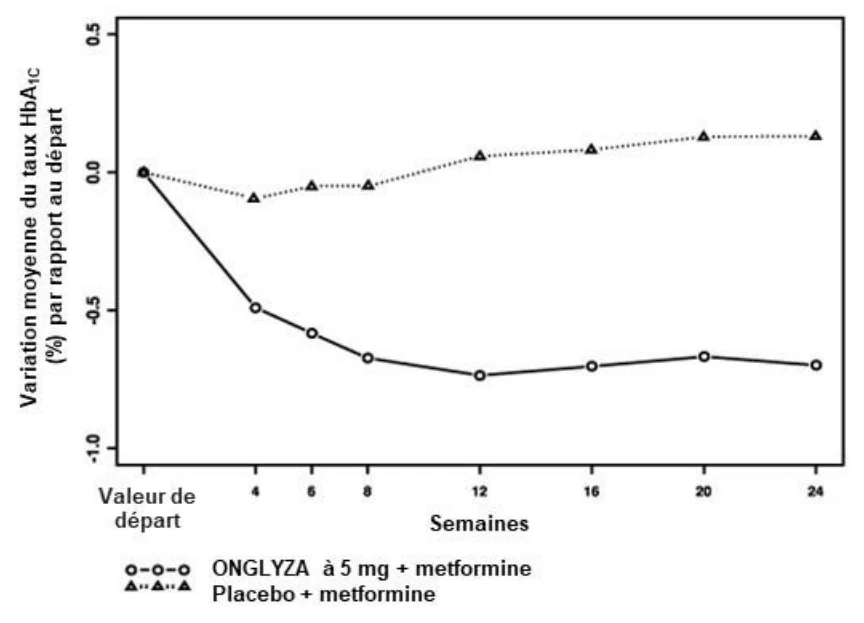
* Population incluse dans l’analyse en intention de traiter fondée sur la dernière observation faite avant le traitement de secours par la pioglitazone. Variation moyenne par rapport à la valeur de départ (report en aval de la dernière observation [RADO]).
Étude contrôlée de prolongation de longue durée
Les patients qui se sont présentés à toutes les visites durant les 24 semaines de l’étude initiale et qui n’ont pas eu besoin d’un médicament de secours pour traiter une hyperglycémie étaient admissibles au volet de prolongation de longue durée contrôlé, à double insu. Parmi les patients qui avaient entrepris le traitement de 24 semaines, 162 (84,8 %) et 149 (83,2 %) recevaient respectivement ONGLYZA (5 mg) et le placebo en association avec la metformine. Les patients qui recevaient ONGLYZA durant l’étude initiale ont continué de recevoir cet agent à la même dose durant le volet de prolongation. L’association ONGLYZA-metformine a entraîné une baisse plus importante du taux d’HbA1c que l’association placebo-metformine, et l’écart a été soutenu jusqu’à la 50e et la 102e semaine. Le changement du taux d’HbA1c pour le groupe recevant 5 mg d’ONGLYZA et la metformine (cas observés = 100, RADO = 187) comparativement au groupe recevant le placebo et la metformine (cas observés = 59, RADO = 175) s’établissait à -0,7 % à la 50e semaine. À la 102e semaine, le changement du taux d’HbA1c pour le groupe recevant 5 mg d’ONGLYZA et la metformine (cas observés = 31, RADO = 184) comparativement au groupe recevant le placebo et la metformine (cas observés = 15, RADO = 172) s’établissait encore à -0,7 %.
Ajout à une sulfonylurée
Tableau 9 – Résumé des caractéristiques démographiques des patients aux études cliniques portant sur l’ajout d’ONGLYZA à une sulfonylurée
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) par groupe de traitement | Âge (plage) | Sexe |
| CV181040 | Phase III, multicentrique, répartition aléatoire, double insu, contrôlée par placebo | Glyburide en mode ouvert (7,5 mg) et saxagliptine à 5 mg ou glyburide en mode ouvert (7,5 mg) et glyburide à double insu (2,5 mg, pour un total quotidien de 10 mg pouvant être porté à 15 mg)/ placebo Voie orale, 24 semaines | Saxagliptine à 5 mg, n = 253 ≥ 65 ans, n = 42 ≥ 75 ans, n = 3 Placebo (n = 267) ≥ 65 ans, n = 52 ≥ 75 ans, n = 5 | 18 à 77 ans | 45/55 |
Résultats de l’étude
En tout, 768 patients atteints de diabète de type 2 ont participé à cet essai à double insu, avec répartition aléatoire et contrôlé par placebo d’une durée de 24 semaines visant à évaluer l’efficacité et l’innocuité d’ONGLYZA en association avec une sulfonylurée chez des patients dont la glycémie était mal équilibrée au moment de l’inscription à l’étude (taux d’HbA1c entre 7,5 et 10 % inclusivement) avec l’emploi d’une sulfonylurée seule en dose inférieure à la dose maximale. Pour être admissible à cette étude, il fallait recevoir une sulfonylurée en dose inférieure à la dose maximale depuis au moins 2 mois. Durant cette étude, on a comparé ONGLYZA pris en association avec une dose intermédiaire et fixe de sulfonylurée, à une sulfonylurée seule prise en dose plus forte.
Les patients qui remplissaient les critères d’admission ont participé durant 4 semaines à une période de préparation à simple insu comportant un régime alimentaire et un programme d’exercice ainsi que l’administration de glyburide à raison de 7,5 mg une fois par jour. Après cette période de préparation, les patients admissibles dont le taux d’HbA1c se situait entre 7 et 10 % inclusivement ont reçu 2,5 ou 5 mg d’ONGLYZA et 7,5 mg de glyburide, ou un placebo et une dose quotidienne totale de 10 mg de glyburide, suivant une répartition aléatoire. La dose de glyburide pouvait être portée à jusque 15 mg/jour dans le groupe recevant le placebo. L’augmentation de la dose de glyburide n’était pas autorisée dans les groupes recevant ONGLYZA. En cas d’hypoglycémie, le chercheur pouvait à sa discrétion réduire la dose de glyburide une fois durant l’étude de 24 semaines dans n’importe lequel des groupes. La dose quotidienne finale de glyburide a atteint 15 mg/jour chez environ 92 % des patients recevant le placebo. Les patients qui n’ont pas atteint la glycémie cible fixée durant l’étude ont reçu de la metformine, comme traitement de secours, en plus d’ONGLYZA et du glyburide ou le placebo et du glyburide en dose plus forte. L’augmentation des doses d’ONGLYZA n’était pas autorisée durant cette étude.
Pris en dose de 5 mg en association avec le glyburide, ONGLYZA a entraîné une amélioration significativement plus importante du taux d’HbA1c, de la glycémie à jeun et de la glycémie postprandiale que l’association placebo-glyburide en dose plus forte (tableau 10). Le pourcentage moyen de variation du taux d’HbA1c par rapport à la valeur de départ durant cette étude de 24 semaines est illustré à la figure 2. Le taux cible de moins de 7 % (peu importe le taux d’HbA1c de départ) a été atteint par une proportion significativement plus élevée de patients qui recevaient ONGLYZA (5 mg) et le glyburide plutôt que le placebo et le glyburide en dose plus forte (22,8 et 9,1 %, respectivement). La glycémie postprandiale mesurée 2 heures après l’épreuve d’hyperglycémie provoquée par voie orale a baissé significativement davantage chez les patients qui recevaient ONGLYZA (5 mg) et le glyburide plutôt que le placebo et le glyburide en dose plus forte (-1,9 et 0,4 mmol/L). Par ailleurs, une plus forte proportion de patients recevant le placebo et le glyburide en dose plus forte plutôt qu’ONGLYZA (5 mg) avec le glyburide (30 et 17 %) ont dû abandonner le traitement parce que leur glycémie était mal équilibrée ou recevoir un traitement de secours pour atteindre la glycémie cible fixée. Les variations moyennes ajustées les plus importantes du taux d’HbA1c obtenues grâce à ONGLYZA (5 mg) ont été observées chez les patients dont le taux d’HbA1c était le plus élevé au départ. Durant cette étude, ONGLYZA était comparable au placebo pour ce qui est des effets du traitement sur les paramètres lipidiques. On a observé de faibles hausses du poids corporel chez les patients qui recevaient ONGLYZA (5 mg) avec le glyburide et l’association placebo-glyburide en dose plus forte (0,8 et 0,3 kg, respectivement; p = 0,012).
| Tableau 10 – Paramètres glycémiques à la 24e semaine de l’étude contrôlée par placebo portant sur l’association ONGLYZA-glyburide§ | |||||||||||
| Paramètre d’efficacité | ONGLYZA à 5 mg + glyburide à 7,5 mg | Placebo + glyburide en dose plus forte | |||||||||
| Taux d’HbA1c (%) | n = 250 | n = 264 | |||||||||
| Valeur de départ (moyenne) | 8,5 | 8,4 | |||||||||
| Variation par rapport à la valeur de départ (moyenne ajustée±) | -0,6 | 0,1 | |||||||||
| Écart par rapport au glyburide en dose plus forte (moyenne ajustée±) | -0,7a | ||||||||||
| Intervalle de confiance à 95 % | (-0,9; -0,6) | ||||||||||
| Pourcentage de patients atteignant un taux d’HbA1c < 7 % | 23 %a (57/250) | 9 % (24/264) | |||||||||
| Glycémie à jeun (mmol/L) | n = 252 | n = 265 | |||||||||
| Valeur de départ (moyenne) | 9,7 | 9,7 | |||||||||
| Variation par rapport à la valeur de départ (moyenne ajustée±) | -0,5 | 0,04 | |||||||||
| Écart par rapport au glyburide en dose plus forte (moyenne ajustée±) | -0,6b | ||||||||||
| Intervalle de confiance à 95 % | (-0,9; -0,2) | ||||||||||
| GPP 2 h après l’HGPO (mmol/L) | n = 202 | n = 206 | |||||||||
| Valeur de départ (moyenne) | 17,5 | 17,9 | |||||||||
| Variation par rapport à la valeur de départ (moyenne ajustée±) | -1,9 | 0,4 | |||||||||
| Écart par rapport au placebo (moyenne ajustée±) | -2,3a | ||||||||||
| Intervalle de confiance à 95 % | (-2,9; -1,7) | ||||||||||
| ASC de la GPP 3 h après l’HGPO (mmol*min/L) | n = 195 | n = 204 | |||||||||
| Valeur de départ (moyenne) | 2794 | 2875 | |||||||||
| Variation par rapport à la valeur de départ (moyenne ajustée±) | -278 | 66 | |||||||||
| Écart par rapport au glyburide en dose plus forte (moyenne ajustée±) | -344a | ||||||||||
| Intervalle de confiance à 95 % | (-433; -254) | ||||||||||
§ Population incluse dans l’analyse en intention de traiter fondée sur la dernière observation faite durant l’étude avant le traitement de secours par la metformine.
± Moyennes des moindres carrés corrigées pour la valeur de départ.
a Valeur p < 0,0001, comparaison avec l’association placebo + glyburide en dose plus forte
b Valeur p = 0,0020, comparaison avec l’association placebo + glyburide en dose plus forte
GPP = glycémie postprandiale
HGPO = épreuve d’hyperglycémie provoquée par voie orale
Figure 2 – Variation moyenne du taux d’HbA1c par rapport au départ durant l’étude contrôlée par placebo portant sur l’association ONGLYZA-glyburide*
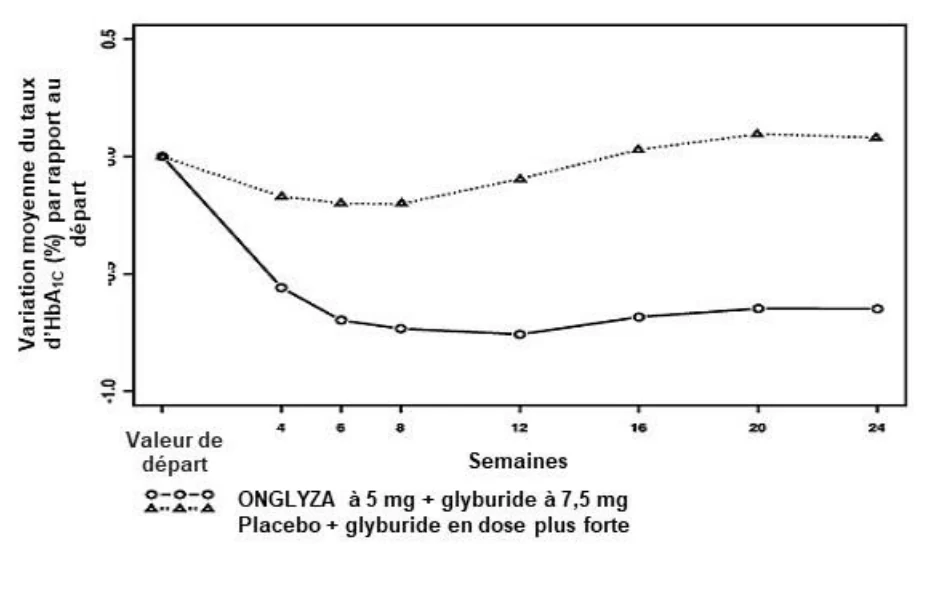
* Population incluse dans l’analyse en intention de traiter fondée sur la dernière observation faite avant le traitement de secours par la metformine. Variation moyenne par rapport à la valeur de départ (report en aval de la dernière observation [RADO]).
Étude contrôlée de prolongation de longue durée
Les patients qui ont reçu le traitement de secours (en fonction de taux de glucose prédéfinis) pendant l’étude initiale de 24 semaines et les patients qui se sont présentés à toutes les visites durant les 24 semaines de l’étude initiale et qui n’ont pas eu besoin d’un traitement de secours étaient admissibles au volet de prolongation de longue durée contrôlé, à double insu. Parmi les patients qui avaient entrepris le traitement de 24 semaines, 227 (89,7 %) et 235 (88 %) recevaient respectivement ONGLYZA (5 mg) en association avec le glyburide et le placebo en association avec le glyburide en dose plus forte. Les patients qui recevaient ONGLYZA durant l’étude initiale de 24 semaines ont continué de recevoir cet agent à la même dose durant le volet de prolongation de longue durée. Le changement du taux d’HbA1c pour le groupe recevant ONGLYZA (5 mg) et le glyburide (cas observés = 99, RADO = 243) comparativement au groupe recevant le placebo et le glyburide en dose plus forte (cas observés = 61, RADO = 253) s’établissait à ‑0,6 % à la 50e semaine.
Ajout à l’insuline (avec ou sans metformine)
| Tableau 11 – Résumé des caractéristiques démographiques des patients aux études cliniques portant sur l’ajout d’ONGLYZA à l’insuline (avec ou sans metformine) | |||||
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) par groupe de traitement | Âge (plage) | Sexe |
| CV181057 | Phase III, multicentrique, répartition aléatoire, double insu, contrôlée par placebo | Insuline en mode ouvert (≥ 30 unités/jour, ≤ 150 unités/jour) seule ou avec de la metformine plus de la saxagliptine à 5 mg ou insuline en mode ouvert (≥ 30 unités/jour, ≤ 150 unités/jour) seule ou avec de la metformine plus un placebo Voie orale, 24 semaines | Saxagliptine à 5 mg, n = 304 ≥ 65 ans, n = 71 ≥ 75 ans, n = 6 Placebo, n = 151 ≥ 65 ans, n = 33 ≥ 75 ans, n = 3 | 18 à 77 ans | 41/59 |
Résultats de l’étude
En tout, 455 patients atteints de diabète de type 2 ont participé à cet essai à double insu, avec répartition aléatoire et contrôlé par placebo d’une durée de 24 semaines visant à évaluer l’efficacité et l’innocuité d’ONGLYZA en association avec l’insuline chez des patients dont la glycémie était mal équilibrée (taux d’HbA1c entre 7,5 et 11 % inclusivement) avec l’emploi d’insuline seule (n = 141) ou en association avec une dose stable de metformine (n = 314). Les patients devaient recevoir une dose stable d’insuline (de 30 à 150 unités par jour, inclusivement) avec ou sans metformine, et la dose quotidienne totale d’insuline devait avoir varié de 20 % ou moins pendant au moins 8 semaines avant la sélection. Les patients recevaient de l’insuline à action intermédiaire ou prolongée (basale) ou une insuline prémélangée. Les patients utilisant une insuline à action brève ont été exclus à moins que l’insuline à action brève n’ait été administrée en tant que composante d’une insuline prémélangée.
Les patients qui remplissaient les critères d’admission ont participé durant 4 semaines à une période de préparation sous placebo à simple insu comportant un régime alimentaire et un programme d’exercice et durant laquelle ils ont reçu de l’insuline (et de la metformine, le cas échéant) aux doses utilisées avant l’étude. Après cette période de préparation, les patients admissibles ont reçu 5 mg d’ONGLYZA ou un placebo en plus de leur dose courante d’insuline (et de metformine, le cas échéant). Les patients ont continué à prendre une dose stable d’insuline dans la mesure du possible. Les patients qui n’ont pas atteint la glycémie cible fixée durant l’étude ou qui ont augmenté leur dose d’insuline de plus de 20 % ont reçu un traitement de secours pour passer ensuite à un schéma posologique flexible d’insuline. L’augmentation des doses d’ONGLYZA et de metformine (le cas échéant) n’était pas autorisée durant cette étude.
L’ajout d’ONGLYZA à 5 mg à l’insuline avec ou sans metformine a entraîné une amélioration significativement plus importante du taux d’HbA1c et de la glycémie postprandiale que l’ajout de placebo à l’insuline avec ou sans metformine (tableau 12). Les patients recevant ONGLYZA à 5 mg en ajout à l’insuline seule ou à l’insuline en association avec la metformine ont obtenu des réductions du taux d’HbA1c (-0,4 % et -0,4 %, respectivement) semblables à celles observées sous placebo. La proportion de patients qui ont dû abandonner le traitement en raison d’une glycémie mal équilibrée ou recevoir un traitement de secours a été de 23 % dans le groupe traité par ONGLYZA à 5 mg en ajout à l’insuline et de 32 % dans le groupe affecté au placebo en ajout à l’insuline. La dose quotidienne moyenne d’insuline au départ était de 53 unités chez les patients traités par ONGLYZA à 5 mg et de 55 unités chez ceux qui recevaient le placebo. La variation moyenne de la dose quotidienne d’insuline était une hausse de 2 unités dans le groupe traité par ONGLYZA à 5 mg et de 5 unités dans le groupe placebo.
| Tableau 12 – Paramètres glycémiques à la 24e semaine de l’essai contrôlé par placebo portant sur l’ajout d’ONGLYZA à l’insuline* | ||||||||||||
| Paramètre d’efficacité | ONGLYZA à 5 mg + insuline (+/− metformine) n = 304 | Placebo + insuline (+/− metformine) n = 151 | ||||||||||
| Taux d’HbA1c (%) | n = 300 | n = 149 | ||||||||||
| Valeur de départ (moyenne) | 8,7 | 8,7 | ||||||||||
| Variation par rapport à la valeur de départ (moyenne ajustée†) | -0,7 | -0,3 | ||||||||||
| Écart par rapport au placebo (moyenne ajustée†) | -0,4‡ | |||||||||||
| Intervalle de confiance à 95 % | (-0,6; -0,2) | |||||||||||
| Pourcentage de patients atteignant un taux d’HbA1c < 7 % | 17 %§ (52/300) | 7 % (10/149) | ||||||||||
| GPP 2 h après l’HGPO (mmol/L) | n = 262 | n = 129 | ||||||||||
| Valeur de départ (moyenne) | 13,9 | 14,2 | ||||||||||
| Variation par rapport à la valeur de départ (moyenne ajustée†) | -1,5 | -0,2 | ||||||||||
| Écart par rapport au placebo (moyenne ajustée†) | -1,3¶ | |||||||||||
| Intervalle de confiance à 95 % | (-2,1; -0,5) | |||||||||||
| Glycémie à jeun (mmol/L) | n = 300 | n = 149 | ||||||||||
| Valeur de départ (moyenne) | 9,6 | 9,6 | ||||||||||
| Variation par rapport à la valeur de départ (moyenne ajustée†) | -0,6 | -0,3 | ||||||||||
| Écart par rapport au placebo (moyenne ajustée†) | -0,2# | |||||||||||
| Intervalle de confiance à 95 % | (-0,7; 0,3) | |||||||||||
| Dose quotidienne totale moyenne d’insuline (unités) | n = 299 | n = 151 | ||||||||||
| Valeur de départ (moyenne) | 53 | 55 | ||||||||||
| Variation par rapport à la valeur de départ (moyenne ajustée†) | 2 | 5 | ||||||||||
| Écart par rapport au placebo (moyenne ajustée†) | -3§ | |||||||||||
| Intervalle de confiance à 95 % | (-6; -1) | |||||||||||
* Population incluse dans l’analyse en intention de traiter fondée sur la dernière observation faite durant l’étude ou avant le traitement de secours par l’insuline chez les patients ayant besoin d’un tel traitement. Dose quotidienne totale moyenne d’insuline : population incluse dans l’analyse en intention de traiter fondée sur la dernière observation faite durant l’étude.
† Moyennes des moindres carrés corrigées pour la valeur de départ et l’utilisation de metformine au départ.
‡ Valeur p < 0,0001, comparaison avec l’association placebo + insuline
§ Signification non testée
¶ Valeur p = 0,0016, comparaison avec l’association placebo + insuline
# Non statistiquement significatif
GPP = glycémie postprandiale
HGPO = épreuve d’hyperglycémie provoquée par voie orale
Étude contrôlée de prolongation de longue durée
Au terme de la période de traitement de courte durée de 24 semaines, les patients étaient admissibles à une période de traitement de longue durée à double insu et contrôlée. Les patients ont continué de prendre le médicament à l’étude à l’insu auquel ils avaient été affectés pour la période de traitement de courte durée (ONGLYZA à 5 mg ou placebo en ajout à l’insuline avec ou sans metformine). Durant la période de traitement de longue durée, des modifications de la dose et du type d’insuline étaient autorisées. Parmi les patients qui ont participé à la période de traitement de longue durée, 268 patients (88,2 % des patients répartis aléatoirement) et 134 patients (88,7 % des patients répartis aléatoirement) prenaient ONGLYZA à 5 mg et le placebo plus de l’insuline avec ou sans metformine, respectivement. Les résultats de la période de prolongation ont montré que les réductions du taux d’HbA1c par rapport aux valeurs initiales qui ont été observées dans le groupe recevant ONGLYZA (5 mg) et l’insuline comparativement au groupe recevant le placebo et l’insuline se sont maintenues jusqu’à la semaine 52; la variation du taux d’HbA1c sous ONGLYZA à 5 mg (n = 244 cas observés) comparativement au placebo (n = 124 cas observés) a été de -0,4 % à la semaine 52. Les résultats ont été semblables, que les sujets aient utilisé ou non la metformine au départ. Des augmentations de la dose quotidienne totale moyenne d’insuline par rapport au départ ont été observées dans les deux groupes de traitement jusqu’à la semaine 52, la hausse étant numériquement plus faible dans le groupe traité par ONGLYZA à 5 mg (5 unités pour ONGLYZA vs 6 unités pour le placebo).
Ajout à la metformine et à une sulfonylurée
| Tableau 13 – Résumé des caractéristiques démographiques des patients aux études cliniques portant sur l’ajout d’ONGLYZA à la metformine et à une sulfonylurée | |||||
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) par groupe de traitement | Âge (plage) | Sexe |
| CV181062 | Phase III, multicentrique, répartition aléatoire, double insu, contrôlée par placebo | Metformine (≥ 1500 mg) et une sulfonylurée (≥ 50 % de la dose maximale) en mode ouvert plus de la saxagliptine à 5 mg ou metformine (≥ 1500 mg) et une sulfonylurée (≥ 50 % de la dose maximale) en mode ouvert plus un placebo Voie orale, 24 semaines | Saxagliptine à 5 mg n = 129 ≥ 65 ans, n = 28 ≥ 75 ans, n = 2 Placebo, n = 128 ≥ 65 ans, n = 33 ≥ 75 ans, n = 7 | 25 à 83 ans | 60/40 |
Résultats de l’étude
En tout, 257 patients atteints de diabète de type 2 ont participé à cet essai à double insu, avec répartition aléatoire et contrôlé par placebo d’une durée de 24 semaines visant à évaluer l’efficacité et l’innocuité d’ONGLYZA en association avec la metformine et une sulfonylurée chez des patients dont la glycémie était mal équilibrée (taux d’HbA1c entre 7 % et 10 % inclusivement) avec l’emploi d’une dose stable combinant la metformine (≥ 1500 mg) et une sulfonylurée (≥ 50 % de la dose maximale recommandée) pendant au moins 8 semaines avant l’inscription à l’étude.
Les patients qui remplissaient les critères d’admission ont participé à une période d’inscription de 2 semaines visant à faire l’évaluation des critères d’inclusion/exclusion. Après cette période d’inscription de 2 semaines, les patients admissibles ont reçu ONGLYZA (5 mg une fois par jour) en double insu ou un placebo correspondant en double insu pendant 24 semaines. Durant la période de traitement à double insu de 24 semaines, les patients ont continué de prendre la metformine et une sulfonylurée à la même dose constante établie au moment de l’inscription. Dans le cas d’un événement hypoglycémique majeur ou d’événements hypoglycémiques mineurs récurrents, la dose de sulfonylurée pouvait être réduite une fois. En l’absence d’hypoglycémie, aucun ajustement posologique (hausse ou réduction de la dose) du médicament à l’étude durant la période de traitement n’était permis.
ONGLYZA, en association avec la metformine et une sulfonylurée, a entraîné une amélioration significativement plus importante du taux d’HbA1c et de la glycémie postprandiale que l’association d’un placebo avec la metformine et une sulfonylurée (tableau 14).
| Tableau 14 – Paramètres glycémiques à la 24e semaine de l’essai contrôlé par placebo portant sur l’ajout d’ONGLYZA à la metformine et à une sulfonylurée* | |||||||||||||
| Paramètre d’efficacité | ONGLYZA à 5 mg + metformine et une sulfonylurée n = 129 | Placebo + metformine et une sulfonylurée n = 128 | |||||||||||
| Taux d’HbA1c (%) | n = 127 | n = 127 | |||||||||||
| Valeur de départ (moyenne) | 8,4 | 8,2 | |||||||||||
| Variation par rapport à la valeur de départ (moyenne ajustée†) | -0,7 | -0,1 | |||||||||||
| Écart par rapport au placebo (moyenne ajustée†) | -0,7‡ | ||||||||||||
| Intervalle de confiance à 95 % | (-0,9; -0,5) | ||||||||||||
| Pourcentage de patients atteignant un taux d’HbA1c < 7 % | 31 %§ (39/127) | 9 % (12/127) | |||||||||||
| GPP 2 h après l’HGPO (mmol/L) | n = 115 | n = 113 | |||||||||||
| Valeur de départ (moyenne) | 14,85 | 14,54 | |||||||||||
| Variation par rapport à la valeur de départ (moyenne ajustée†) | -0,65 | 0,28 | |||||||||||
| Écart par rapport au placebo (moyenne ajustée†) | -0,93¶ | ||||||||||||
| Intervalle de confiance à 95 % | (-1,77; -0,09) | ||||||||||||
| Glycémie à jeun (mmol/L) | n = 121 | n = 123 | |||||||||||
| Valeur de départ (moyenne) | 8,99 | 8,63 | |||||||||||
| Variation par rapport à la valeur de départ (moyenne ajustée†) | -0,29 | 0,15 | |||||||||||
| Écart par rapport au placebo (moyenne ajustée†) | -0,44# | ||||||||||||
| Intervalle de confiance à 95 % | (-0,94; 0,06) | ||||||||||||
* Population incluse dans l’analyse en intention de traiter fondée sur la dernière observation avant l’abandon du traitement.
† Moyennes des moindres carrés corrigées pour la valeur de départ.
‡ Valeur p < 0,0001, comparaison avec l’association placebo + metformine et une sulfonylurée
§ Signification non testée
¶ Valeur p = 0,0301, comparaison avec l’association placebo + metformine et une sulfonylurée
# Non statistiquement significatif
GPP = glycémie postprandiale
HGPO = épreuve d’hyperglycémie provoquée par voie orale
Insuffisance rénale
Une étude avec répartition aléatoire, à double insu et contrôlée par placebo d’une durée de 12 semaines a comparé l’effet du traitement par la saxagliptine à 2,5 mg administrée une fois par jour à celui du placebo chez 170 patients atteints de diabète de type 2 et d’insuffisance rénale (85 patients sous saxagliptine : modérée [n = 48], grave [n = 18] ou néphropathie terminale [n = 19] et 85 patients sous placebo). Lorsqu’ils ont été admis à l’étude, 98,2 % des patients prenaient déjà et ont continué de prendre leurs médicaments antihyperglycémiants (insuline et/ou antihyperglycémiant par voie orale) autres que le médicament à l’étude (75,3 % prenaient de l’insuline et 31,2 % prenaient un antihyperglycémiant par voie orale; certains prenaient les deux types de médicament).
Le traitement par la saxagliptine à 2,5 mg a significativement amélioré le taux d’HbA1c par rapport au placebo (réduction moyenne par rapport au départ à la semaine 12 : -0,9 % dans le groupe saxagliptine et -0,4 % dans le groupe placebo, p = 0,007). Les améliorations du taux d’HbA1c suivant le traitement par la saxagliptine à 2,5 mg se sont maintenues jusqu’à la semaine 52. Cependant, le nombre de patients ayant complété 52 semaines sans autre modification de leurs médicaments antihyperglycémiants était faible (26 sujets du groupe saxagliptine et 34 sujets du groupe placebo).
On n’a observé aucun effet indésirable sur la fonction rénale aux semaines 12 et 52, ce qui est comparable à l’expérience des patients dont la fonction rénale était normale dans les essais cliniques. Les résultats et le profil d’innocuité de la saxagliptine durant l’étude étaient conformes aux observations des essais cliniques antérieurs.
16 Toxicologie non clinique
Toxicologie générale
Toxicité aiguë : Administrée en dose unique atteignant 2000 mg/kg à des souris et à des rats, et 25 mg/kg à des macaques de Buffon, la saxagliptine a été bien tolérée. Chez les rongeurs, la dose de 4000 mg/kg a entraîné une baisse passagère du gain pondéral et de l’activité, et/ou la mort des animaux. Chez les singes, des manifestations de toxicité et des cas de mortalité sont survenus à la dose de 50 mg/kg.
Toxicité chronique : On a évalué le pouvoir toxique de la saxagliptine dans le cadre de plusieurs études comportant l’administration de doses multiples à des souris, des rats, des chiens et des singes. Administrée à des rats durant 6 mois en doses de 2, 20 et 100 mg/kg/jour, la saxagliptine a été bien tolérée, et seule la dose la plus forte a entraîné une hyperplasie lymphoïde splénique et une hystiocytose pulmonaire, toutes deux minimes. La dose sans effet nocif observé (DSENO; 20 mg/kg/jour) correspondait à 36 (mâles) et 78 (femelles) fois l’exposition consécutive à l’administration de la dose recommandée (5 mg/jour) chez l’humain. Administrée par voie orale à des chiens durant 12 mois en doses de 5 et 10 mg/kg/jour, la saxagliptine a occasionné des manifestations toxiques intestinales, comme en témoignait la présence de sang et de mucus dans les selles. La DSENO s’établissait à 1 mg/kg/jour (correspondant à 4 fois la dose recommandée chez l’humain). Chez le singe, les principales altérations des organes cibles incluaient des lésions cutanées (croûtes, érosion et ulcération), l’hyperplasie lymphoïde (surtout splénique et médullaire) et l’infiltration de plusieurs tissus par des cellules mononucléaires. La peau s’est cicatrisée durant le traitement, et il y a eu régression des modifications cutanées et microscopiques après une période de rétablissement sans traitement. Les ASC liées à la dose n’entraînant pas de telles modifications correspondaient à 1 à 3 fois la dose recommandée chez l’humain.
Cancérogénicité
Les études portant sur le pouvoir cancérogène de la saxagliptine se sont étalées sur 2 ans et ont comporté l’administration par voie orale de doses de 50, 250 et 600 mg/kg/jour à des souris et de 25, 75, 150 et 300 mg/kg/jour à des rats. Aucune tumeur ne s’est formée chez les souris ou les rats qui avaient reçu les doses de saxagliptine les plus fortes. La dose maximale étudiée chez les souris entraînait une exposition (ASC) correspondant à environ 900 (mâles) et 1210 (femelles) fois l’exposition secondaire à la prise de la dose recommandée chez l’humain (5 mg/jour). Chez les rats, l’exposition (ASC) correspondait à environ 370 (mâles) et 2300 (femelles) fois l’exposition secondaire à la prise de la dose recommandée chez l’humain.
Génotoxicité
On a évalué le pouvoir mutagène et clastogène de la saxagliptine employée en concentrations élevées donnant lieu à une forte exposition, dans le cadre d’une batterie de tests de génotoxicité, dont le test d’Ames réalisé in vitro sur bactéries, le test de cytogenèse in vitro sur cultures primaires de lymphocytes humains, le test du micronoyau et le test de réparation de l’ADN menés in vivo par voie orale sur des rats, et le test de cytogenèse in vivo ou in vitro sur lymphocytes du sang périphérique de rats. À la lumière des résultats regroupés de ces tests, la saxagliptine s’est révélée dépourvue de pouvoir mutagène ou clastogène. Son principal métabolite n’a pas eu d’effet mutagène dans le cadre du test d’Ames réalisé in vitro sur bactéries.
Toxicologie pour la reproduction et le développement
Dans le cadre d’une étude de fertilité menée sur des rats, on a administré par gavage des doses de 100, 200 et 400 mg/kg/jour à des rats mâles durant 2 semaines avant l’accouplement, durant l’accouplement et jusqu’à la date prévue de leur sacrifice (environ 4 semaines en tout) et des doses de 125, 300 et 750 mg/kg/jour à des rates durant 2 semaines avant l’accouplement et jusqu’au 7e jour de la gestation. Aucun effet nocif sur la fertilité n’a été observé après l’administration des doses de 200 mg/kg/jour (mâles) et de 125 mg/kg/jour (femelles) entraînant des expositions respectives (ASC) égales à environ 630 (mâles) et 805 (femelles) fois l’exposition secondaire à la prise de la dose recommandée chez l’humain. Après l’emploi des doses plus fortes, toxiques pour les mères (300 et 750 mg/kg/jour; égales à environ 2150 et 6375 fois la dose recommandée chez l’humain), on a observé un plus grand nombre de résorptions fœtales. La dose de 750 mg/kg (égale à environ 6375 fois la dose recommandée chez l’humain) a eu d’autres effets sur le cycle œstral, la fécondité, l’ovulation et l’implantation des ovules fécondés.
Aucune des doses de saxagliptine étudiées chez la rate ou la lapine n’a eu d’effet tératogène. À la dose la plus forte, d’au moins 240 mg/kg/jour (≥ 1560 fois l’exposition [ASC] observée après l’administration de la dose recommandée chez l’humain), la saxagliptine a causé chez les fœtus des rates un léger retard réversible de l’ossification du bassin. On a observé des manifestations toxiques chez les mères et une baisse du poids des fœtus après l’administration de 900 mg/kg/jour (correspondant à 8290 fois la dose recommandée chez l’humain). Chez les lapines, les effets de la saxagliptine se sont limités à des modifications mineures du squelette observées seulement après l’administration de doses toxiques pour les mères (200 mg/kg/jour, soit 1420 fois l’exposition observée après l’administration de la dose recommandée chez l’humain).
Administrée à des rates à compter du 6e jour de la gestation jusqu’au 20e jour de la lactation, la saxagliptine a occasionné une baisse du poids corporel des ratons mâles et femelles issus seulement des mères qui avaient reçu cet agent en dose toxique (≥ 250 mg/kg/jour, soit ≥ 1690 fois l’exposition observée après l’administration de la dose recommandée chez l’humain). Aucune manifestation toxique affectant le fonctionnement ou le comportement n’a été observée chez les petits des rates, peu importe la dose de saxagliptine étudiée.