


Monographie de produit - Riva Sitagliptin (Laboratoire Riva, PM 00086374)
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Sans objet.
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLEAU DES MATIÈRES ........................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 4
1 INDICATIONS .............................................................................................................. 4
1.1 Enfants ...................................................................................................................... 4
1.2 Personnes âgées ....................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................ 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 4
4.1 Considérations posologiques ................................................................................... 4
4.2 Dose recommandée et modification posologique ................................................... 5
4.4 Administration .......................................................................................................... 5
4.5 Dose oubliée ............................................................................................................. 5
5 SURDOSAGE ............................................................................................................... 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ............. 6
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 6
7.1 Populations particulières ......................................................................................... 9
7.1.1 Femmes enceintes .................................................................................................... 9
7.1.2 Allaitement ............................................................................................................... 9
7.1.3 Enfants ...................................................................................................................... 9
7.1.4 Personnes âgées ....................................................................................................... 9
8 EFFETS INDÉSIRABLES ................................................................................................. 9
8.1 Aperçu des effets indésirables ................................................................................. 9
8.2 Effets indésirables observées dans les essais cliniques ......................................... 10
8.3 Effets indésirables peu courants observés au cours des essais cliniques .............. 22
8.4 Résultats de laboratoire anormaux hématologique, chimie clinique et autres données quantitatives ............................................................................................ 23 8.5 Effets indésirables observées après la mise en marché ........................................ 24
9 INTERACTIONS MÉDICAMENTEUSES .......................................................................... 25
9.2 Aperçu des interactions médicamenteuses ........................................................... 25
9.3 Interactions médicament-comportement ............................................................. 25
9.4 Interactions médicament-médicament ................................................................. 25
9.5 Interactions médicament-aliment ......................................................................... 26
9.6 Interactions médicament-plante médicinale ......................................................... 26
9.7 Interactions médicament-tests de laboratoire ...................................................... 26
10 PHARMACOLOGIE CLINIQUE ...................................................................................... 26
10.1 Mode d’action ........................................................................................................ 26
10.2 Pharmacodynamie ................................................................................................. 28
10.3 Pharmacocinétique ................................................................................................ 29
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ................................................................. 31
PARTIE II : INFORMATION SCIENTIFIQUES ............................................................................. 32
13 INFORMATION PHARMACEUTIQUES .......................................................................... 32
14 ESSAIS CLINIQUES ...................................................................................................... 33
14.1 Essais cliniques par indication ................................................................................ 33
Monothérapie .................................................................................................................... 33
Sitagliptine en association avec la metformine ................................................................. 35
Sitagliptine comme traitement d’appoint .......................................................................... 37
14.3 Études comparatives de biodisponibilité ............................................................... 46
15 MICROBIOLOGIE ........................................................................................................ 47
16 TOXICOLOGIE NON CLINIQUE ..................................................................................... 47
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ................................................................ 49
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT .................................................. 50
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
- Monothérapie : RIVA SITAGLIPTIN (sitagliptine) est indiqué comme traitement d’appoint à un régime alimentaire et à l’exercice pour améliorer le contrôle glycémique chez les adultes atteints de diabète de type 2 chez qui la metformine est inappropriée en raison de contre-indications ou d’intolérance.
Traitement d’association : RIVA SITAGLIPTIN est indiqué chez les adultes atteints de diabète de type 2 pour améliorer le contrôle glycémique, en association avec :
- la metformine,
- la metformine et une sulfonylurée,
- la pioglitazone (avec ou sans metformine),
- de l’insuline prémélangée ou de l’insuline à action prolongée ou intermédiaire (avec ou sans metformine)
lorsque le traitement actuel, associé à un régime alimentaire et à un programme d’exercice, ne permet pas d’obtenir une maîtrise glycémique adéquate (voir 14 ESSAIS CLINIQUES).
1.1 Enfants
- Enfants (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de la sitagliptine dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
- Personnes âgées (≥ 65 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de la sitagliptine dans la population gériatrique ont été démontrées. Par conséquent, l’indication d’utilisation dans la population gériatrique est autorisée par Santé Canada (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
2 CONTRE-INDICATIONS
- Chez les patients ayant déjà présenté une réaction d’hypersensibilité à RIVA SITAGLIPTIN ou à l’un des ingrédients de la formulation de ce dernier, y compris les ingrédients non médicinaux, ou à un composant du contenant (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES). Pour obtenir une liste complète, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Utilisation concomitante d’insuline ou d’un sécrétagogue de l’insuline (p. ex., une sulfonylurée)
Lorsque RIVA SITAGLIPTIN est administré en association avec la metformine et une sulfonylurée ou avec l’insuline (avec ou sans metformine), il faut envisager de diminuer la dose de sulfonylurée ou d’insuline afin de réduire le risque d’hypoglycémie (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
4.2 Dose recommandée et modification posologique
La dose recommandée de RIVA SITAGLIPTIN est de 100 mg une fois par jour administrée en monothérapie ou en association avec la metformine, avec la metformine et une sulfonylurée, avec l’insuline (avec ou sans metformine) ou avec la pioglitazone (avec ou sans metformine).
Insuffisance rénale : La sitagliptine est excrétée par les reins. Il faut évaluer la fonction rénale avant d’instaurer un traitement avec RIVA SITAGLIPTIN, puis périodiquement par la suite, car la posologie doit être ajustée selon la fonction rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire).
Insuffisance rénale grave : Chez les patients atteints d’insuffisance rénale grave (DFGe < 30 mL/min/1,73 m2) ou d’une insuffisance rénale au stade terminal, y compris ceux requérant une hémodialyse ou une dialyse péritonéale, la dose de RIVA SITAGLIPTIN est de 25 mg une fois par jour. RIVA SITAGLIPTIN peut être administré indépendamment de l’heure de la dialyse.
Insuffisance rénale modérée : Chez les patients atteints d’insuffisance rénale modérée dont le DFGe est ≥ 30 mL/min/1,73 m2 et inférieur à 45 mL/min/1,73 m2, la dose de RIVA SITAGLIPTIN est de 50 mg une fois par jour.
Aucun ajustement de la posologie n’est requis chez les patients présentant une insuffisance rénale modérée dont le DFGe est ≥ 45 mL/min/1,73 m2 et inférieur à 60 mL/min/1,73 m2.
Insuffisance rénale légère : Aucun ajustement de la posologie n’est requis chez les patients présentant une insuffisance rénale légère dont le DFGe est ≥ 60 mL/min/1,73 m2 et < 90 mL/min/1,73 m2.
Lorsqu’on envisage de prescrire la sitagliptine en association avec un autre antidiabétique, les directives d’utilisation de ce dernier chez les patients atteints d’insuffisance rénale doivent être respectées.
Insuffisance hépatique : Aucun ajustement de la posologie de RIVA SITAGLIPTIN n’est requis chez les patients présentant une insuffisance hépatique légère ou modérée. L’utilisation de la sitagliptine n’a pas été étudiée chez des patients présentant une insuffisance hépatique grave. Par conséquent, elle n’est pas recommandée chez cette population.
Enfants (< 18 ans) : Santé Canada n’a pas autorisé d’indication d’utilisation chez les enfants.
Personnes âgées (≥ 65 ans) : Il n’est pas nécessaire d’ajuster la posologie chez les personnes âgées. Toutefois, étant donné que la sitagliptine est excrétée en grande partie par les reins et que le vieillissement peut être associé à une diminution de la fonction rénale, il convient d’évaluer le fonctionnement des reins sur une base plus fréquente chez les personnes âgées (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
4.4 Administration
RIVA SITAGLIPTIN peut être pris avec ou sans nourriture.
4.5 Dose oubliée
Si un patient oublie de prendre une dose de RIVA SITAGLIPTIN, il doit la prendre dès qu’il s’en aperçoit. Il ne faut pas prendre deux doses de RIVA SITAGLIPTIN le même jour.
5 SURDOSAGE
En cas de surdosage, il convient de prendre les mesures de soutien habituelles, par exemple l’élimination du produit non encore absorbé du tractus gastro-intestinal, l’instauration d’une surveillance clinique (y compris électrocardiographique) et d’un traitement symptomatique, s’il y a lieu.
La sitagliptine est peu dialysable. Dans les études cliniques, environ 13,5 % de la dose administrée a été éliminée lors d’une séance d’hémodialyse de trois à quatre heures. Une séance d’hémodialyse prolongée peut être considérée si elle est cliniquement justifiée. On ignore si la sitagliptine peut être éliminée par dialyse péritonéale.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
Voie d’administration Forme posologique/
concentration/ composition Ingrédients non médicinaux
Orale Comprimés :
Sitagliptine (sous forme de
phosphate de sitagliptine
monohydraté)
25 mg1
50 mg2
100 mg3
Hydrogénophosphate de calcium, croscarmellose sodique, instacoat rose (pour 25 mg), instacoat beige (pour 50 mg), instacoat pêche (pour 100 mg), eau purifiée, cellulose microcristalline et stéaryl fumarate de sodium
1 32,10 mg de phosphate de sitagliptine monohydraté
2 64,24 mg de phosphate de sitagliptine monohydraté
3 128,48 mg de phosphate de sitagliptine monohydraté
Les comprimés RIVA SITAGLIPTIN, 25 mg, sont des comprimés pelliculés roses, de forme ronde, portant l'inscription « S1 » sur une face et neutre sur l'autre. Ils sont conditionnés en plaquettes thermoformées de 1x10 et en flacons de 30 et 100.
Les comprimés RIVA SITAGLIPTIN, 50 mg, sont des comprimés pelliculés de couleur beige clair, de forme ronde, portant l'inscription « S2 » sur une face et neutre sur l'autre. Ils sont conditionnés en plaquettes thermoformées de 1x10 et en flacons de 30 et 100.
Les comprimés RIVA SITAGLIPTIN, 100 mg, sont des comprimés pelliculés de couleur beige, de forme ronde, portant l'inscription « S3 » sur une face et neutre sur l'autre. Ils sont fournis dans des plaquettes thermoformées de 1x10 et dans des flacons de 100.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
RIVA SITAGLIPTIN ne devrait pas être utilisé chez les patients atteints de diabète de type 1 ou dans le traitement de l’acidocétose diabétique.
Conduite de véhicules et utilisation de machines
Dans les conditions où un risque d’hypoglycémie est présent, on doit aviser les patients de ne pas conduire un véhicule ou faire fonctionner des machines potentiellement dangereuses. On doit aviser les patients recevant RIVA SITAGLIPTIN en association avec la metformine et une sulfonylurée ou avec l’insuline (avec ou sans metformine) de prendre les précautions nécessaires pour prévenir l’hypoglycémie pendant qu’ils conduisent un véhicule ou font fonctionner des machines potentiellement dangereuses.
Endocrinien/métabolisme
Hypoglycémie : Lorsque la sitagliptine a été administrée en association avec la metformine et une sulfonylurée ou en association avec l’insuline à une dose stable (avec ou sans metformine), la fréquence d’hypoglycémie a été plus élevée qu’avec le placebo associé à la metformine et une sulfonylurée ou le placebo associé à l’insuline à une dose stable (avec ou sans metformine) (voir 8 EFFETS INDÉSIRABLES). Pour diminuer le risque d’hypoglycémie associé à ces indications, il faut envisager de réduire la dose de sulfonylurée ou d’insuline (voir 4 POSOLOGIE ET ADMINISTRATION).
Perte de la maîtrise glycémique : Chez bon nombre de patients, l’efficacité des antidiabétiques oraux pour réduire la glycémie aux valeurs cibles diminue avec le temps. On parle alors d’échec secondaire, un phénomène qui peut être attribuable à l’évolution de la maladie sous-jacente ou à une diminution de la réponse au médicament. Celui-ci se distingue de l’échec primaire, caractérisé par l’inefficacité du médicament lors du traitement initial. En cas d’échec secondaire avec RIVA SITAGLIPTIN, d’autres options thérapeutiques doivent être envisagées.
Hépatique/biliaire/pancréatique
Fonction hépatique : L’expérience clinique est limitée chez les patients présentant une insuffisance hépatique modérée et il n’y a pas d’expérience clinique relative à l’utilisation de la sitagliptine chez des patients présentant une insuffisance hépatique grave. RIVA SITAGLIPTIN n’est pas recommandé chez les patients présentant une insuffisance hépatique grave (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
Pancréatite : Des cas de pancréatite aiguë, y compris de pancréatite hémorragique ou nécrosante fatale et non fatale, ont été rapportés chez des patients recevant de la sitagliptine. Au cours d’une étude à long terme portant sur les paramètres cardiovasculaires (voir 8 EFFETS INDÉSIRABLES et 14 ESSAIS CLINIQUES), deux décès en raison d’une pancréatite aiguë ont été confirmés par le comité d’évaluation chez les patients traités avec la sitagliptine, comparativement à aucun décès de cette nature chez les patients recevant le placebo. Après l’instauration d’un traitement avec RIVA SITAGLIPTIN, on doit surveiller attentivement les patients à la recherche de signes ou de symptômes de pancréatite. En cas de pancréatite soupçonnée, le traitement au moyen de RIVA SITAGLIPTIN doit être immédiatement interrompu et une prise en charge adéquate doit être instaurée. Parmi les facteurs de risque de pancréatite, on compte les antécédents de pancréatite, de lithiase biliaire, d’alcoolisme ou d’hypertriglycéridémie.
Immunitaire
Réactions d’hypersensibilité : Des réactions graves d’hypersensibilité ont été rapportées après la commercialisation du produit chez des patients traités avec la sitagliptine. Ces réactions étaient, entre autres, l’anaphylaxie, l’angiœdème et des maladies cutanées exfoliatrices, notamment le syndrome de Stevens-Johnson. Ces réactions sont survenues dans les trois premiers mois après l’instauration du traitement avec la sitagliptine, certains cas ayant été rapportés après la première dose. Si l’on soupçonne une réaction d’hypersensibilité, il faut cesser le traitement au moyen de RIVA SITAGLIPTIN, examiner d’autres causes potentielles de cette réaction et instaurer un autre traitement antidiabétique (voir 2 CONTRE-INDICATIONS et 8 EFFETS INDÉSIRABLES).
Patients immunodéprimés : Une diminution moyenne du nombre absolu de lymphocytes reliée à la dose administrée a été constatée avec d’autres agents de cette classe thérapeutique. Lorsque cela est indiqué sur le plan clinique, par exemple en présence d’une infection inhabituelle ou prolongée, une numération lymphocytaire s’impose. L’effet de la sitagliptine sur le nombre de lymphocytes chez les patients présentant des anomalies lymphocytaires (p. ex., virus de l’immunodéficience humaine) n’est pas connu. Les patients immunodéprimés, comme ceux ayant subi une greffe d’organe ou ayant reçu un diagnostic de syndrome d’immunodéficience humaine, n’ont pas fait l’objet d’une évaluation dans le cadre du programme clinique pour la sitagliptine. Par conséquent, le profil d’efficacité et d’innocuité de la sitagliptine n’a pas été établi chez ces patients.
Surveillance et tests de laboratoire
Glycémie et taux d’HbA1c : La réponse à RIVA SITAGLIPTIN doit faire l’objet d’évaluations périodiques de la glycémie et des taux d’HbA1c.
Fonction rénale : La fonction rénale doit être évaluée avant d’instaurer un traitement avec RIVA SITAGLIPTIN et de façon périodique par la suite, car il est recommandé d’administrer une dose plus faible aux patients dont le débit de filtration glomérulaire estimé (DFGe) diminue à moins de 45 mL/min/1,73 m2 ainsi qu’aux patients présentant une insuffisance rénale grave ou une insuffisance rénale au stade terminal (IRST) et requérant une hémodialyse ou une dialyse péritonéale (voir 4 POSOLOGIE ET ADMINISTRATION).
Une surveillance de la fonction rénale est recommandée avant et après l’instauration de tout traitement concomitant avec un autre médicament qui pourrait avoir une incidence sur cette fonction.
Rénal
Des effets indésirables liés à la fonction rénale, y compris une insuffisance rénale aiguë, ont été observés au cours des études cliniques et pendant la période qui a suivi la commercialisation de la sitagliptine chez des patients avec ou sans facteurs de risque connus (voir 8 EFFETS INDÉSIRABLES).
Il faut évaluer la fonction rénale avant d’instaurer un traitement avec RIVA SITAGLIPTIN, puis périodiquement par la suite. Étant donné que la sitagliptine est excrétée par les reins et que l’exposition à la sitagliptine est accrue chez les patients atteints d’insuffisance rénale, il convient d’ajuster la posologie pour les patients dont le DFGe est inférieur à 45 mL/min/1,73 m2 (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire, 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE). Il convient de faire preuve de prudence afin de s’assurer que la bonne dose soit prescrite aux patients atteints d’insuffisance rénale modérée (DFGe ≥ 30 mL/min/1,73 m2 et < 45 mL/min/1,73 m2) ou grave (DFGe < 30 mL/min/1,73 m2), ainsi qu’aux patients présentant une IRST requérant une hémodialyse ou une dialyse péritonéale (voir 4 POSOLOGIE ET ADMINISTRATION).
Peau
Des lésions cutanées ulcéreuses et nécrotiques associées à l’administration d’autres agents appartenant à cette classe thérapeutique ont été observées chez les singes lors d’études toxicologiques non cliniques. L’expérience relative aux complications cutanées que peuvent présenter les patients diabétiques est limitée. Dans le cadre des soins courants prodigués aux diabétiques, il est recommandé d’assurer une surveillance des troubles de la peau.
Pemphigoïde bulleuse : Des cas de pemphigoïde bulleuse nécessitant une hospitalisation ont été signalés avec l’utilisation des inhibiteurs de l’enzyme dipeptidyl peptidase-4 (DPP 4), y compris la sitagliptine, après leur commercialisation. Les patients dont le cas a fait l’objet d’un signalement se sont généralement rétablis après l’arrêt de l’inhibiteur de la DPP 4 et l’instauration d’un traitement immunosuppresseur à action locale ou générale. Il faut recommander aux patients de signaler l’apparition de vésicules ou de lésions érosives au cours d’un traitement au moyen de RIVA SITAGLIPTIN. Si l’on soupçonne une pemphigoïde bulleuse, il faut cesser le traitement au moyen de RIVA SITAGLIPTIN et envisager d’adresser le patient à un dermatologue afin de confirmer le diagnostic et d’instaurer un traitement adéquat.
Santé reproductive : Potentiel des femmes et des hommes
Voir 7.1.1 POPULATIONS PARTICULIÈRES, Femmes enceintes.
7.1 Populations particulières
7.1.1 Femmes enceintes
RIVA SITAGLIPTIN n’est pas recommandé chez les femmes enceintes. Les données sur l’utilisation de la sitagliptine dans le cadre d’études cliniques chez les femmes enceintes sont très limitées; aucune étude adéquate et bien contrôlée n’a été menée auprès de cette population. Par conséquent, l’innocuité de RIVA SITAGLIPTIN chez la femme enceinte est inconnue.
Le degré d’exposition lors de la grossesse au cours des essais cliniques est très limité.
7.1.2 Allaitement
La sitagliptine est excrétée dans le lait des rates qui allaitent. On ne sait pas si la sitagliptine est excrétée dans le lait maternel humain. Par conséquent, RIVA SITAGLIPTIN ne devrait pas être utilisé pendant l’allaitement.
7.1.3 Enfants
Enfants (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de la sitagliptine dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Dans les études cliniques, aucune différence quant à l’innocuité et à l’efficacité n’a été observée globalement entre les personnes de 65 ans et plus et les sujets plus jeunes. Bien que, selon ces études et d’autres données cliniques rapportées, aucune différence n’ait été décelée entre la réponse des personnes âgées et celle des sujets plus jeunes, on ne peut exclure la possibilité d’une plus grande sensibilité chez certaines personnes âgées.
Étant donné que la sitagliptine est excrétée par les reins et que les personnes âgées sont plus susceptibles de présenter une diminution de la fonction rénale, la posologie doit être ajustée avec précaution d’après une évaluation attentive et régulière de la fonction rénale (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
La sitagliptine, en monothérapie, en association avec la metformine, en association avec la metformine et une sulfonylurée, en association avec l’insuline (avec ou sans metformine) comme traitement d’appoint, ou en association avec la pioglitazone (avec ou sans metformine) comme traitement d’appoint a été généralement bien toléré dans les études cliniques contrôlées.
Les taux d’effets indésirables graves et d’abandon du traitement en raison d’effets indésirables cliniques étaient généralement similaires entre la sitagliptine et le placebo. L’effet indésirable le plus souvent rapporté dans les études avec la sitagliptine en monothérapie (contrôlées par placebo) ou en association avec la metformine comme traitement d’appoint (rapporté indépendamment du lien de causalité et plus fréquemment avec la sitagliptine qu’avec les autres traitements) était la rhinopharyngite. L’effet indésirable le plus souvent rapporté avec la sitagliptine comme traitement d’appoint à la metformine et à une sulfonylurée ou à l’insuline (avec ou sans metformine) était l’hypoglycémie.
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables liés aux médicaments lors d’une utilisation réelle.
Monothérapie :
Deux études contrôlées par placebo, l’une de 18 semaines et l’autre, de 24 semaines, ont été menées auprès de patients ayant reçu la sitagliptine en monothérapie à raison de 100 mg par jour ou un placebo. Le tableau 2 présente les effets indésirables rapportés chez ≥ 1 % des patients, indépendamment du lien de causalité, dans les deux études regroupées.
Tableau 2 – Effets indésirables rapportés chez ≥ 1 % des sujets d’au moins un des groupes (indépendamment du lien de causalité) recevant la sitagliptine à 100 mg une fois par jour en monothérapie ou un placebo dans des études cliniques regroupées de 18 et de 24 semaines, menées à double insu et contrôlées par placebo
Nombre de patients
(%) Organisme entier/système organique
Effets indésirables
Sitagliptine 100 mg
n = 443
Placebo n = 363 Affections oculaires
Conjonctivite 3 (0,7) 4 (1,1) Affections gastro-intestinales
Douleur abdominale 5 (1,1) 6 (1,7) Constipation 13 (2,9) 5 (1,4) Diarrhée 19 (4,3) 10 (2,8) Gastrite 2 (0,5) 4 (1,1) Nausées 7 (1,6) 3 (0,8) Vomissements 3 (0,7) 4 (1,1) Troubles généraux et anomalies au site
d’administration
Fatigue 5 (1,1) 9 (2,5) Œdème périphérique 7 (1,6) 4 (1,1) Douleur 0 (0,0) 4 (1,1) Infections et infestations
Bronchite 5 (1,1) 6 (1,7) Nombre de patients
(%)
Gastro-entérite 6 (1,4) 4 (1,1) Grippe 19 (4,3) 16 (4,4) Rhinopharyngite 23 (5,2) 12 (3,3) Pharyngite 5 (1,1) 1 (0,3) Sinusite 6 (1,4) 9 (2,5) Infection des voies respiratoires
supérieures 29 (6,5) 24 (6,6)
Infection urinaire 8 (1,8) 9 (2,5) Infection virale 2 (0,5) 4 (1,1) Infection virale des voies respiratoires
supérieures 5 (1,1) 1 (0,3)
Lésions, intoxications et complications
liées aux procédures
Lésion d’un membre 3 (0,7) 4 (1,1) Investigations Augmentation de la glycémie 7 (1,6) 13 (3,6) Troubles du métabolisme et de la nutrition Hyperglycémie 5 (1,1) 7 (1,9) Hypoglycémie 5 (1,1) 2 (0,6) Affections musculo-squelettiques et du
tissu conjonctif
Arthralgie 4 (0,9) 9 (2,5) Dorsalgie 14 (3,2) 12 (3,3) Spasmes musculaires 6 (1,4) 4 (1,1) Myalgie 6 (1,4) 4 (1,1) Douleur au cou 1 (0,2) 4 (1,1) Arthrose 5 (1,1) 1 (0,3) Douleur aux extrémités 7 (1,6) 6 (1,7) Affections du système nerveux Étourdissements 7 (1,6) 8 (2,2) Céphalées 18 (4,1) 14 (3,9) Paresthésie 4 (0,9) 4 (1,1) Affections psychiatriques Anxiété 3 (0,7) 4 (1,1) Insomnie 4 (0,9) 6 (1,7) Affections respiratoires, thoraciques et
médiastinales
Toux 8 (1,8) 10 (2,8) Affections vasculaires Hypertension 8 (1,8) 7 (1,9)
Le tableau 3 présente les effets indésirables rapportés chez ≥ 1 % des patients, indépendamment du lien de causalité, dans une étude de 24 semaines comparant la sitagliptine et la metformine. Tableau 3 – Effets indésirables rapportés chez ≥ 1 % des sujets d’au moins un des groupes (indépendamment du lien de causalité) dans une étude clinique de 24 semaines, à double insu et contrôlée par comparateur actif menée avec la sitagliptine en monothérapie
Nombre de patients (%) Organisme entier/système organique
Effets indésirables
Sitagliptine 100 mg
n = 528
Metformine n = 522 Affections gastro-intestinales
Douleur abdominale 4 (0,8) 6 (1,1) Douleur dans le haut de l’abdomen 5 (0,9) 12 (2,3) Constipation 9 (1,7) 5 (1,0) Diarrhée 19 (3,6) 57 (10,9) Dyspepsie 1 (0,2) 7 (1,3) Gastrite 6 (1,1) 11 (2,1) Nausées 6 (1,1) 16 (3,1) Vomissements 2 (0,4) 7 (1,3) Troubles généraux et anomalies au site
d’administration
Fatigue 6 (1,1) 6 (1,1) Infections et infestations
Bronchite 4 (0,8) 7 (1,3) Grippe 12 (2,3) 11 (2,1) Rhinopharyngite 10 (1,9) 17 (3,3) Infection des voies respiratoires
supérieures 5 (0,9) 11 (2,1)
Infection urinaire 3 (0,6) 13 (2,5) Troubles du métabolisme et de la nutrition
Hypoglycémie 9 (1,7) 18 (3,4) Affections musculo-squelettiques et du
tissu conjonctif
Dorsalgie 9 (1,7) 9 (1,7) Douleur aux extrémités 7 (1,3) 2 (0,4) Affections du système nerveux
Étourdissements 9 (1,7) 5 (1,0) Céphalées 17 (3,2) 17 (3,3) Affections respiratoires, thoraciques et
médiastinales
Toux 1 (0,2) 8 (1,5) Affections vasculaires
Hypertension 12 (2,3) 4 (0,8)
Dans deux études portant sur la monothérapie, la diarrhée constituait le seul effet indésirable relié au médicament rapporté par l’investigateur qui est survenu à une fréquence ≥ 1 % chez les patients traités avec la sitagliptine à 100 mg (1,1 %) et supérieure à celle observée chez les sujets du groupe placebo (0,3 %).
Traitement d’association – Sitagliptine comme traitement d’appoint à la metformine
Le tableau 4 présente les taux d’effets indésirables rapportés chez ≥ 1 % des patients, indépendamment du lien de causalité, dans une étude clinique de 24 semaines, contrôlée par placebo, menée auprès de patients recevant de la sitagliptine (100 mg par jour) en association avec la metformine comme traitement d’appoint.
Tableau 4 – Effets indésirables rapportés chez ≥ 1 % des sujets d’au moins un des groupes (indépendamment du lien de causalité) dans une étude clinique de 24 semaines, à double insu et contrôlée par placebo menée avec la sitagliptine en association avec la metformine comme traitement d’appoint
Nombre de patients (%) Organisme entier/système organique
Effets indésirables
Sitagliptine 100 mg + metformine
n = 464
Placebo + metformine n = 237
Affections de l’oreille et du labyrinthe Vertiges 5 (1,1) 4 (1,7) Affections oculaires Vision brouillée 1 (0,2) 3 (1,3) Affections gastro-intestinales Douleur abdominale 2 (0,4) 6 (2,5) Douleur dans le haut de l’abdomen 6 (1,3) 2 (0,8) Constipation 5 (1,1) 1 (0,4) Diarrhée 11 (2,4) 6 (2,5) Nausées 6 (1,3) 2 (0,8) Vomissements 5 (1,1) 2 (0,8) Troubles généraux et anomalies au site
d’administration
Fatigue 2 (0,4) 4 (1,7) Œdème périphérique 4 (0,9) 3 (1,3) Infections et infestations Bronchite 12 (2,6) 6 (2,5) Bronchite aiguë 2 (0,4) 3 (1,3) Gastro-entérite 4 (0,9) 5 (2,1) Grippe 19 (4,1) 12 (5,1) Rhinopharyngite 19 (4,1) 7 (3,0) Pharyngite 6 (1,3) 1 (0,4) Pneumonie 5 (1,1) 0 (0,0) Sinusite 7 (1,5) 2 (0,8) Infection dentaire 5 (1,1) 2 (0,8) Infection des voies respiratoires
supérieures
34 (7,3) 22 (9,3)
Infection urinaire 9 (1,9) 2 (0,8) Lésions, intoxications et complications
liées aux procédures
Contusion 5 (1,1) 1 (0,4) Investigations Augmentation de la glycémie 3 (0,6) 6 (2,5) Troubles du métabolisme et de la nutrition Hyperglycémie 2 (0,4) 7 (3,0) Hypoglycémie 6 (1,3) 5 (2,1) Affections musculo-squelettiques et du
tissu conjonctif
Arthralgie 14 (3,0) 1 (0,4) Dorsalgie 15 (3,2) 6 (2,5) Spasmes musculaires 1 (0,2) 3 (1,3) Myalgie 1 (0,2) 3 (1,3) Douleur aux extrémités 5 (1,1) 4 (1,7) Nombre de patients (%) Organisme entier/système organique
Effets indésirables
Sitagliptine 100 mg + metformine
n = 464
Placebo + metformine n = 237
Douleur à l’épaule 3 (0,6) 3 (1,3) Affections du système nerveux
Étourdissements 7 (1,5) 2 (0,8) Céphalées 12 (2,6) 7 (3,0) Sciatalgie 1 (0,2) 3 (1,3) Céphalées causées par une sinusite 0 (0,0) 3 (1,3) Affections psychiatriques
Insomnie 5 (1,1) 3 (1,3) Affections du rein et des voies urinaires
Lithiase rénale 3 (0,6) 3 (1,3) Affections respiratoires, thoraciques et
médiastinales
Toux 14 (3,0) 4 (1,7) Affections vasculaires
Hypertension 7 (1,5) 6 (2,5)
Dans une étude portant sur le traitement d’association avec la metformine, les nausées constituaient le seul effet indésirable relié au médicament rapporté par l’investigateur qui est survenu à une fréquence ≥ 1 % chez les patients traités avec la sitagliptine (1,1 %) et supérieure à celle observée chez les sujets du groupe placebo (0,4 %).
Les effets indésirables, indépendamment du lien de causalité, rapportés chez ≥ 1 % des patients dans des études regroupées d’une durée pouvant atteindre un an et visant à comparer l’association de la sitagliptine et de la metformine à celle d’une sulfonylurée (glipizide) et de la metformine sont présentés au tableau 5.
Tableau 5 – Effets indésirables rapportés chez ≥ 1 % des sujets d’au moins un des groupes (indépendamment du lien de causalité) dans des études cliniques pouvant atteindre un an menées à double insu avec la sitagliptine en association avec la metformine comme traitement d’appoint, comparativement à une sulfonylurée (glipizide) et la metformine
Nombre de patients (%) Organisme entier/système organique
Effets indésirables
Sitagliptine 100 mg + metformine
n = 979
Glipizide + metformine n = 748
Affections gastro-intestinales
Douleur abdominale 10 (1,0) 6 (0,8) Douleur dans le haut de l’abdomen 13 (1,3) 7 (0,9) Constipation 17 (1,7) 13 (1,7) Diarrhée 42 (4,3) 36 (4,8) Dyspepsie 14 (1,4) 12 (1,6) Nausées 19 (1,9) 16 (2,1) Douleur dentaire 2 (0,2) 13 (1,7) Vomissements 11 (1,1) 9 (1,2) Troubles généraux et anomalies au site
d’administration
Fatigue 20 (2,0) 8 (1,1) Douleur thoracique d’origine non
cardiaque 10 (1,0) 6 (0,8)
Œdème périphérique 16 (1,6) 14 (1,9) Nombre de patients (%) Organisme entier/système organique
Effets indésirables
Sitagliptine 100 mg + metformine
n = 979
Glipizide + metformine n = 748
Infections et infestations Bronchite 27 (2,8) 22 (2,9) Cellulite 7 (0,7) 10 (1,3) Gastro-entérite 19 (1,9) 13 (1,7) Gastro-entérite virale 8 (0,8) 9 (1,2) Zona (Herpes zoster) 4 (0,4) 8 (1,1) Grippe 35 (3,6) 32 (4,3) Rhinopharyngite 75 (7,7) 49 (6,6) Sinusite 20 (2,0) 12 (1,6) Infection des voies respiratoires
supérieures 78 (8,0) 70 (9,4)
Infection urinaire 41 (4,2) 21 (2,8) Investigations Diminution de la glycémie 5 (0,5) 16 (2,1) Augmentation de la glycémie 13 (1,3) 5 (0,7) Gain de poids 1 (0,1) 8 (1,1) Troubles du métabolisme et de la nutrition Hyperglycémie 10 (1,0) 6 (0,8) Hypoglycémie 32 (3,3) 217 (29,0) Affections musculo-squelettiques et du
tissu conjonctif
Arthralgie 34 (3,5) 29 (3,9) Dorsalgie 39 (4,0) 32 (4,3) Spasmes musculaires 9 (0,9) 8 (1,1) Douleur au cou 4 (0,4) 8 (1,1) Arthrose 18 (1,8) 5 (0,7) Douleur aux extrémités 23 (2,3) 9 (1,2) Douleur à l’épaule 7 (0,7) 14 (1,9) Affections du système nerveux Étourdissements 26 (2,7) 14 (1,9) Céphalées 34 (3,5) 31 (4,1) Hypoesthésie 3 (0,3) 11 (1,5) Affections psychiatriques Anxiété 13 (1,3) 7 (0,9) Dépression 10 (1,0) 7 (0,9) Insomnie 12 (1,2) 11 (1,5) Affections des organes de reproduction et
du sein
Dysfonction érectile 6 (0,6) 8 (1,1) Affections respiratoires, thoraciques et
médiastinales
Toux 19 (1,9) 23 (3,1) Douleur pharyngolaryngée 10 (1,0) 9 (1,2) Congestion des sinus 5 (0,5) 8 (1,1) Eczéma 4 (0,4) 12 (1,6) Affections vasculaires Hypertension 33 (3,4) 29 (3,9) Traitement d’association – Sitagliptine comme traitement d’appoint à la metformine et à une sulfonylurée
Les taux des effets indésirables rapportés chez ≥ 1 % des patients, indépendamment du lien de causalité, dans une étude contrôlée par placebo de 24 semaines menée auprès de patients recevant la sitagliptine à 100 mg en association avec la metformine et le glimépiride (sitagliptine, n = 116; placebo, n = 113) sont présentés au tableau 6. La fréquence globale des effets indésirables observée avec la sitagliptine était supérieure à celle observée avec le placebo, ce qui est en partie attribuable au taux élevé d’hypoglycémie (voir le tableau 6).
Tableau 6 – Effets indésirables rapportés chez ≥ 1 % des sujets d’au moins un des groupes (indépendamment du lien de causalité) dans une étude clinique de 24 semaines, à double insu et contrôlée par placebo menée avec la sitagliptine comme traitement d’appoint à la metformine et à une sulfonylurée (glimépiride)
Nombre de patients (%)
Organisme entier/système organique
Effet indésirable
Sitagliptine 100 mg + metformine + glimépiride
n = 116
Placebo + metformine + glimépiride n = 113
Affections de l’oreille et du labyrinthe
Vertiges 2 (1,7) 0 (0,0) Affections oculaires
Rétinopathie diabétique 0 (0,0) 2 (1,8) Vision brouillée 0 (0,0) 2 (1,8) Affections gastro-intestinales
Douleur dans le haut de l’abdomen 2 (1,7) 2 (1,8) Constipation 4 (3,4) 0 (0,0) Diarrhée 1 (0,9) 4 (3,5) Dyspepsie 3 (2,6) 2 (1,8) Gastrite 0 (0,0) 4 (3,5) Douleur dentaire 2 (1,7) 2 (1,8) Vomissements 2 (1,7) 1 (0,9) Troubles généraux et anomalies au site
d’administration
Fatigue 0 (0,0) 3 (2,7) Douleur thoracique d’origine non cardiaque 2 (1,7) 1 (0,9) Pyrexie 0 (0,0) 2 (1,8) Affections hépatobiliaires
Cholélithiase 0 (0,0) 2 (1,8) Infections et infestations
Bronchite 2 (1,7) 2 (1,8) Gastro-entérite 3 (2,6) 0 (0,0) Gastro-entérite virale 2 (1,7) 2 (1,8) Grippe 3 (2,6) 2 (1,8) Rhinopharyngite 7 (6,0) 9 (8,0) Pharyngite 1 (0,9) 3 (2,7) Pneumonie 3 (2,6) 0 (0,0) Rhinite 2 (1,7) 0 (0,0) Sinusite 1 (0,9) 2 (1,8) Abcès dentaire 2 (1,7) 1 (0,9) Infection des voies respiratoires supérieures 8 (6,9) 9 (8,0) Infection urinaire 2 (1,7) 1 (0,9) Nombre de patients (%)
Organisme entier/système organique
Effet indésirable
Sitagliptine 100 mg + metformine + glimépiride
n = 116
Placebo + metformine + glimépiride n = 113
Lésions, intoxications et complications liées
aux procédures
Chute 0 (0,0) 3 (2,7) Polytraumatisme 1 (0,9) 2 (1,8) Investigations
Diminution de la glycémie 0 (0,0) 2 (1,8) Troubles du métabolisme et de la nutrition
Hypoglycémie 19 (16,4) 1 (0,9) Affections musculo-squelettiques et du tissu
conjonctif
Arthralgie 5 (4,3) 1 (0,9) Dorsalgie 1 (0,9) 2 (1,8) Spasmes musculaires 2 (1,7) 1 (0,9) Arthrose 2 (1,7) 0 (0,0) Douleur aux extrémités 4 (3,4) 1 (0,9) Douleur à l’épaule 0 (0,0) 2 (1,8) Affections du système nerveux
Étourdissements 3 (2,6) 1 (0,9) Céphalées 8 (6,9) 3 (2,7) Hypoesthésie 2 (1,7) 0 (0,0) Somnolence 0 (0,0) 2 (1,8) Affections respiratoires, thoraciques et
médiastinales
Asthme 2 (1,7) 1 (0,9) Affections de la peau et du tissu sous-cutané
Prurit 2 (1,7) 1 (0,9) Éruptions cutanées 2 (1,7) 1 (0,9) Affections vasculaires
Hypertension 2 (1,7) 0 (0,0)
Dans une étude portant sur le traitement d’association avec la metformine et une sulfonylurée, l’hypoglycémie (sitagliptine: 13,8 %; placebo : 0,9 %) et la constipation (sitagliptine : 1,7 %; placebo : 0,0 %) constituaient les seuls effets indésirables reliés au médicament rapportés par l’investigateur qui sont survenus à une fréquence ≥ 1 % chez les patients traités avec la sitagliptine, administré en association avec la metformine et une sulfonylurée, et supérieure à celle observée chez les sujets recevant le placebo en association avec la metformine et une sulfonylurée.
Traitement d’association – Traitement d’appoint à l’insuline (avec ou sans metformine)
Les taux des effets indésirables rapportés chez ≥ 1 % des patients, indépendamment du lien de causalité, dans une étude contrôlée par placebo de 24 semaines menée auprès de patients recevant la sitagliptine à 100 mg en association avec l’insuline à une dose stable (avec ou sans metformine; sitagliptine, n = 322; placebo, n = 319) sont présentés au tableau 7. La fréquence globale des effets indésirables observée avec la sitagliptine était supérieure à celle observée avec le placebo, ce qui est en partie attribuable au taux élevé d’hypoglycémie (voir le tableau 7).
Tableau 7 – Effets indésirables rapportés chez ≥ 1 % des sujets d’au moins un des groupes (indépendamment du lien de causalité) dans une étude clinique de 24 semaines, à double insu et contrôlée par placebo menée avec la sitagliptine comme traitement d’appoint à l’insuline à une dose stable (avec ou sans metformine)
Nombre de patients (%)
Organisme entier/système organique
Effets indésirables
Sitagliptine 100 mg + insuline
(+/- metformine)
n = 322
Placebo + insuline (+/- metformine)
n = 319
Affections gastro-intestinales
Constipation 6 (1,9) 1 (0,3) Diarrhée 6 (1,9) 5 (1,6) Nausées 4 (1,2) 5 (1,6) Vomissements 5 (1,6) 2 (0,6) Infections et infestations
Bronchite 6 (1,9) 5 (1,6) Gastro-entérite 3 (0,9) 5 (1,6) Grippe 13 (4,0) 12 (3,8) Rhinopharyngite 10 (3,1) 8 (2,5) Sinusite 4 (1,2) 4 (1,3) Infection des voies respiratoires supérieures 10 (3,1) 11 (3,4) Infection urinaire 9 (2,8) 6 (1,9) Investigations
Augmentation de l’alanine aminotransférase 4 (1,2) 1 (0,3) Diminution de la clairance rénale de la
créatinine 5 (1,6) 0 (0,0)
Troubles du métabolisme et de la nutrition
Hyperglycémie 5 (1,6) 2 (0,6) Hypoglycémie 50 (15,5) 25 (7,8) Affections musculo-squelettiques et du tissu
conjonctif
Arthralgie 4 (1,2) 6 (1,9) Dorsalgie 6 (1,9) 2 (0,6) Spasmes musculaires 3 (0,9) 5 (1,6) Douleur aux extrémités 6 (1,9) 3 (0,9) Affections du système nerveux
Étourdissements 5 (1,6) 3 (0,9) Céphalées 9 (2,8) 3 (0,9) Affections respiratoires, thoraciques et
médiastinales
Toux 5 (1,6) 3 (0,9)
Dans une étude portant sur le traitement d’association avec l’insuline à une dose stable (avec ou sans metformine), l’hypoglycémie (sitagliptine : 9,6 %; placebo : 5,3 %), la grippe (sitagliptine : 1,2 %; placebo : 0,3 %) et les céphalées (sitagliptine : 1,2 %; placebo : 0,0 %) constituaient les seuls effets indésirables reliés au médicament rapportés par l’investigateur qui sont survenus à une fréquence ≥ 1 % chez les patients traités avec la sitagliptine et supérieure à celle observée chez les sujets recevant le placebo. Traitement d’association – Sitagliptine comme traitement d’appoint à la pioglitazone (avec ou sans metformine)
Le tableau 8 présente les taux d’effets indésirables rapportés chez ≥ 1 % des patients, indépendamment du lien de causalité, dans une étude clinique de 24 semaines, contrôlée par placebo, menée auprès de patients recevant de la sitagliptine (100 mg par jour) en association avec la pioglitazone comme traitement d’appoint.
Tableau 8 – Effets indésirables rapportés chez ≥ 1 % des sujets d’au moins un des groupes (indépendamment du lien de causalité) dans une étude clinique de 24 semaines, à double insu et contrôlée par placebo menée avec la sitagliptine en association avec la pioglitazone comme traitement d’appoint
Nombre de patients (%)
Organisme entier/système organique
Effets indésirables
Sitagliptine 100 mg +
pioglitazone
n = 175
Placebo + pioglitazone n = 178
Affections de l’oreille et du labyrinthe Vertiges 0 (0,0) 3 (1,7) Affections oculaires Cataracte 0 (0,0) 3 (1,7) Vision brouillée 2 (1,1) 1 (0,6) Affections gastro-intestinales Douleur abdominale 2 (1,1) 0 (0,0) Douleur dans le bas de l’abdomen 2 (1,1) 0 (0,0) Douleur dans le haut de l’abdomen 2 (1,1) 0 (0,0) Constipation 2 (1,1) 2 (1,1) Diarrhée 3 (1,7) 2 (1,1) Dyspepsie 2 (1,1) 1 (0,6) Flatulences 2 (1,1) 0 (0,0) Nausées 2 (1,1) 0 (0,0) Troubles généraux et anomalies au site
d’administration
Douleur thoracique 2 (1,1) 0 (0,0) Fatigue 1 (0,6) 3 (1,7) Sensation étrange 2 (1,1) 0 (0,0) Œdème 2 (1,1) 1 (0,6) Œdème périphérique 7 (4,0) 5 (2,8) Affections hépatobiliaires Cholélithiase 0 (0,0) 2 (1,1) Infections et infestations Bronchite 3 (1,7) 1 (0,6) Cellulite 2 (1,1) 1 (0,6) Grippe 6 (3,4) 5 (2,8) Rhinopharyngite 7 (4,0) 7 (3,9) Pharyngite 2 (1,1) 2 (1,1) Pneumonie 0 (0,0) 3 (1,7) Pyodermite 2 (1,1) 0 (0,0) Sinusite 2 (1,1) 2 (1,1) Pied d’athlète 2 (1,1) 0 (0,0) Infection des voies respiratoires supérieures 11 (6,3) 6 (3,4) Infection urinaire 1 (0,6) 2 (1,1) Nombre de patients (%)
Organisme entier/système organique
Effets indésirables
Sitagliptine 100 mg +
pioglitazone
n = 175
Placebo + pioglitazone n = 178
Infection virale 2 (1,1) 1 (0,6) Lésions, intoxications et complications liées
aux procédures
Entorse 2 (1,1) 2 (1,1) Investigations
Augmentation de la glycémie 1 (0,6) 2 (1,1) Gain de poids 5 (2,9) 5 (2,8) Troubles du métabolisme et de la nutrition
Hypoglycémie 2 (1,1) 0 (0,0) Affections musculo-squelettiques et du tissu
conjonctif
Arthralgie 5 (2,9) 4 (2,2) Dorsalgie 3 (1,7) 5 (2,8) Raideur musculosquelettique 2 (1,1) 0 (0,0) Myalgie 0 (0,0) 2 (1,1) Douleur au cou 0 (0,0) 2 (1,1) Arthrose 3 (1,7) 3 (1,7) Douleur aux extrémités 4 (2,3) 3 (1,7) Tendinite 0 (0,0) 2 (1,1) Affections du système nerveux
Étourdissements 3 (1,7) 2 (1,1) Céphalées 9 (5,1) 7 (3,9) Affections psychiatriques
Anxiété 1 (0,6) 2 (1,1) Dépression 4 (2,3) 2 (1,1) Diminution de la libido 2 (1,1) 0 (0,0) Affections respiratoires, thoraciques et
médiastinales
Toux 3 (1,7) 3 (1,7) Affections de la peau et du tissu sous-
cutané
Dermatite allergique 0 (0,0) 2 (1,1)
Dans une étude portant sur le traitement d’association avec la pioglitazone, l’hypoglycémie (sitagliptine : 1,1 %; placebo : 0,0 %), les flatulences (sitagliptine : 1,1 %; placebo : 0,0 %), le gain de poids (sitagliptine : 2,3 %; placebo : 1,7 %) et les céphalées (sitagliptine : 1,7 %; placebo : 1,1 %) constituaient les seuls effets indésirables reliés au médicament rapportés par l’investigateur qui sont survenus à une fréquence ≥ 1 % chez les patients traités avec la sitagliptine et supérieure à celle observée chez les sujets recevant le placebo.
Le tableau 9 présente les taux d’effets indésirables rapportés chez ≥ 1 % des patients, indépendamment du lien de causalité, dans une étude clinique de 26 semaines, contrôlée par placebo, menée auprès de patients recevant de la sitagliptine (100 mg par jour) en association avec la metformine et la pioglitazone comme traitement d’appoint.
Tableau 9 – Effets indésirables rapportés chez ≥ 1 % des sujets d’au moins un des groupes (indépendamment du lien de causalité) dans une étude clinique de 26 semaines, à double insu et contrôlée par placebo menée avec la sitagliptine comme traitement d’appoint à la metformine et à la pioglitazone
Nombre de patients (%)
Organisme entier/système organique
Effets indésirables
Sitagliptine 100 mg + metformine + pioglitazone
n = 157
Placebo + metformine + pioglitazone n = 156
Affections de l’oreille et du labyrinthe
Bouchon de cérumen 2 (1,3) 1 (0,6) Affections oculaires Conjonctivite 3 (1,9) 1 (0,6) Hyperémie oculaire 0 (0,0) 2 (1,3) Affections gastro-intestinales
Douleur dans le haut de l’abdomen 1 (0,6) 2 (1,3) Constipation 2 (1,3) 1 (0,6) Carie dentaire 2 (1,3) 1 (0,6) Diarrhée 3 (1,9) 4 (2,6) Dyspepsie 1 (0,6) 2 (1,3) Gastrite 0 (0,0) 2 (1,3) Douleur dentaire 2 (1,3) 0 (0,0) Vomissements 2 (1,3) 0 (0,0) Troubles généraux et anomalies au site
d’administration
Fatigue 0 (0,0) 2 (1,3) Œdème périphérique 3 (1,9) 7 (4,5) Infections et infestations
Bronchite 3 (1,9) 1 (0,6) Cellulite 2 (1,3) 0 (0,0) Gastro-entérite 2 (1,3) 0 (0,0) Gastro-entérite virale 2 (1,3) 0 (0,0) Zona 2 (1,3) 0 (0,0) Grippe 2 (1,3) 3 (1,9) Rhinopharyngite 5 (3,2) 5 (3,2) Abcès dentaire 0 (0,0) 2 (1,3) Infection des voies respiratoires supérieures 13 (8,3) 14 (9,0) Infection urinaire 5 (3,2) 6 (3,8) Lésions, intoxications et complications liées
aux procédures
Claquage musculaire 2 (1,3) 0 (0,0) Investigations
Élévation de la créatine-phosphokinase
sanguine 1 (0,6) 3 (1,9)
Diminution du débit de filtration
glomérulaire 2 (1,3) 0 (0,0)
Augmentation du nombre de lymphocytes 2 (1,3) 1 (0,6) Diminution du nombre de neutrophiles 2 (1,3) 1 (0,6) Troubles du métabolisme et de la nutrition
Hyperglycémie 2 (1,3) 2 (1,3) Hypoglycémie 10 (6,4) 7 (4,5) Nombre de patients (%)
Organisme entier/système organique
Effets indésirables
Sitagliptine 100 mg + metformine + pioglitazone
n = 157
Placebo + metformine + pioglitazone n = 156
Affections musculo-squelettiques et du tissu
conjonctif
Arthralgie 2 (1,3) 3 (1,9) Dorsalgie 7 (4,5) 4 (2,6) Spasmes musculaires 2 (1,3) 0 (0,0) Douleur musculosquelettique 3 (1,9) 4 (2,6) Douleur aux extrémités 5 (3,2) 2 (1,3) Affections du système nerveux Céphalées 1 (0,6) 2 (1,3) Affections psychiatriques Dépression 4 (2,5) 1 (0,6) Stress 2 (1,3) 0 (0,0) Affections respiratoires, thoraciques et
médiastinales
Toux 2 (1,3) 2 (1,3) Douleur oropharyngée 2 (1,3) 0 (0,0) Rhinite allergique 2 (1,3) 0 (0,0)
Dans une étude portant sur le traitement d’association avec la pioglitazone et la metformine, l’hypoglycémie (sitagliptine : 3,2 %; placebo : 1,9 %) constituait le seul effet indésirable relié au médicament rapporté par l’investigateur qui est survenu à une fréquence ≥ 1 % chez les patients traités avec la sitagliptine et supérieure à celle observée chez les sujets recevant le placebo.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Effets indésirables moins fréquents rapportés dans les études cliniques (≥ 0,1 % et < 1 %) [reliés au médicament et à une fréquence supérieure à celle du placebo dans les études regroupées sur la monothérapie et dans des études individuelles contrôlées par placebo]
Affections hématologiques et du système lymphatique : anémie
Affections cardiaques : bloc de branche, palpitations
Affections oculaires : vision brouillée
Affections gastro-intestinales : malaise abdominal, douleur dans le haut de l’abdomen, sensibilité abdominale, constipation, diarrhée, sécheresse buccale, dyspepsie, flatulences, œsophagite par reflux, défécation fréquente, reflux gastro-œsophagien, syndrome du côlon irritable, haut le cœur, hypersécrétion salivaire
Troubles généraux et anomalies au site d’administration : asthénie, gêne thoracique, œdème du visage, fatigue, sensation étrange, faim, irritabilité, malaise, œdème périphérique, œdème, douleur, pyrexie, soif, xérosis
Affections hépatobiliaires : stéatose hépatique
Infections et infestations : ulcère gastrique à Helicobacter, abcès génital, gastrite à Helicobacter, infection localisée, candidose oropharyngée, sinusite, infection des voies respiratoires supérieures, infection urinaire
Investigations : augmentation du taux d’alanine aminotransférase, augmentation du taux d’aspartate aminotransférase, diminution de la glycémie, augmentation de la glycémie, diminution de la tension artérielle, augmentation de la tension artérielle, diminution de la clairance rénale de la créatinine, diminution du débit de filtration glomérulaire, augmentation du nombre de leucocytes
Troubles du métabolisme et de la nutrition : diminution de l’appétit, hypoglycémie
Affections musculo-squelettiques et du tissu conjonctif : fatigue musculaire, raideur musculaire
Affections du système nerveux : troubles de la coordination, étourdissements, céphalées, migraine, neuropathie périphérique, parosmie, somnolence
Affections psychiatriques : anxiété, dépression, insomnie, diminution de la libido
Affections du rein et des voies urinaires : troubles rénaux
Affections des organes de reproduction et du sein : balanoposthite, dysménorrhée, dysfonction érectile
Affections respiratoires, thoraciques et médiastinales : toux
Affections de la peau et du tissu sous-cutané : angiœdème, dermatite acnéiforme, sécheresse de la peau, érythème, exanthème, hyperhidrose, vasculite leucocytoclasique, onychopathie, prurigo, prurit généralisé, éruption cutanée, éruption maculaire, rosacée, urticaire
Affections vasculaires : hypotension orthostatique
Fibrillation auriculaire/flutter auriculaire : Dans une analyse groupée d’études cliniques avec répartition aléatoire, des cas de fibrillation auriculaire/flutter auriculaire (termes regroupés) ont été observés selon un taux d’incidence de 0,45 événement par 100 patients-années dans le groupe exposé à la sitagliptine, comparativement à 0,28 événement par 100 patients-années dans le groupe non exposé au médicament.
Étude TECOS sur l’innocuité cardiovasculaire :
Les renseignements relatifs à la méthodologie de l’étude et à la population de patients sont présentés à la section 14 ESSAIS CLINIQUES, Étude TECOS sur l’innocuité cardiovasculaire.
La fréquence des cas de pancréatite confirmés par le comité d’évaluation était plus élevée chez les patients ayant reçu sitagliptine (0,3 %) que chez ceux ayant reçu le placebo (0,2 %). Un nombre plus élevé de cas graves de pancréatite a été observé chez les patients ayant reçu sitagliptine et deux décès confirmés comme étant dus à une pancréatite sont survenus chez ces patients alors qu’aucun décès de cette nature n’a été signalé chez les patients ayant reçu le placebo.
Parmi les patients qui recevaient de l’insuline et/ou une sulfonylurée au début de l’étude, des cas d’hypoglycémie sévère sont survenus chez 2,7 % de ceux traités avec la sitagliptine et chez 2,5 % de ceux recevant le placebo. Parmi les patients qui ne recevaient pas d’insuline et/ou une sulfonylurée au début de l’étude, des cas d’hypoglycémie sévère sont survenus chez 1,0 % de ceux traités avec la sitagliptine et chez 0,7 % de ceux recevant le placebo.
8.4 Résultats de laboratoire anormaux hématologique, chimie clinique et autres données quantitatives
Les taux d’anomalies dans les résultats des analyses de laboratoire ont été similaires chez les patients traités avec la sitagliptine à 100 mg et les sujets recevant un placebo. Dans la plupart des études cliniques, on a observé une légère diminution du taux de phosphatase alcaline et de faibles augmentations du taux d’acide urique et du nombre des leucocytes (en raison de l’augmentation du nombre de neutrophiles). Dans les études avec un comparateur actif, soit la metformine, soit une sulfonylurée (glipizide), des variations similaires ont été observées quant aux taux de phosphatase alcaline et d’acide urique.
Variation moyenne par rapport à la valeur initiale (erreur type)
Étude Groupe
Phosphatase
alcaline (UI/L)
Acide urique (mg/dL)
Leucocytes (cellules/μL)
Contrôlée par placebo (monothérapie)1 Sitagliptine -5,3 (0,5) 0,26 (0,04) 320,2 (71,7)
Placebo -0,8 (0,5) -0,05 (0,05) 58,6 (80,0)
Contrôlée par un comparateur actif
(monothérapie)2
Sitagliptine -3,9 (0,5) 0,0 (0,0) 220,4 (77,7)
Metformine -4,7 (0,5) 0,1 (0,0) 184,7 (66,6)
Contrôlée par placebo (en association avec la
metformine)3
Sitagliptine -3,1 (0,4) 0,17 (0,04) 346,0 (64,3)
Placebo -1,3 (0,7) 0,05 (0,06) 142,4 (98,8)
Contrôlée par un comparateur actif (en
association avec la metformine)4
Sitagliptine -5,7 (0,5) 0,21 (0,05) 207,8 (67,4)
Glipizide -3,4 (0,5) 0,20 (0,05) 86,0 (62,5) 1 Données regroupées des études 3 et 4; voir 14 ESSAIS CLINIQUES, tableau 11
2 Étude 5; voir 14 ESSAIS CLINIQUES, tableau 11
3 Étude 1; voir 14 ESSAIS CLINIQUES, tableau 11
4 Étude 2; voir 14 ESSAIS CLINIQUES, tableau 11
Dans une étude portant sur le traitement d’association avec l’insuline à une dose stable (avec ou sans metformine), la proportion de patients présentant une diminution ≥ 1,5 g/dL de leur taux d’hémoglobine était plus élevée dans le groupe ayant reçu la sitagliptine (6,0 %) que dans celui ayant reçu le placebo (2,1 %). Aucun effet indésirable relié à l’anémie ou à une baisse de l’hémoglobine n’a été rapporté chez les patients recevant la sitagliptine.
8.5 Effets indésirables observées après la mise en marché
Étant donné que les effets sont rapportés spontanément par une population indéterminée de patients, il n’est généralement pas possible d’estimer avec précision leur fréquence ou d’établir un lien de causalité avec l’exposition au médicament.
Affections gastro-intestinales : pancréatite aiguë, y compris pancréatite hémorragique et nécrosante fatale et non fatale (voir 7 MISES EN GARDE ET PRÉCAUTIONS), vomissements
Affections du système immunitaire : réactions d’hypersensibilité, notamment anaphylaxie, angiœdème, éruption cutanée, urticaire, vascularite cutanée et maladies cutanées exfoliatrices, y compris le syndrome de Stevens Johnson (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS)
Affections musculo-squelettiques et du tissu conjonctif : arthralgie, myalgie, douleur aux extrémités, dorsalgie, rhabdomyolyse
Affections du rein et des voies urinaires : détérioration de la fonction rénale, y compris insuffisance rénale aiguë (nécessitant parfois une dialyse) [voir 7 MISES EN GARDE ET PRÉCAUTIONS]
Affections de la peau et du tissu sous-cutané : prurit, pemphigoïde bulleuse (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Évaluation in vitro des interactions médicamenteuses : La sitagliptine n’est pas un inhibiteur des isoenzymes CYP3A4, 2C8, 2C9, 2D6, 1A2, 2C19 ou 2B6 et n’exerce aucun effet inducteur sur l’isoenzyme CYP3A4. La sitagliptine est un substrat de la glycoprotéine P, mais elle n’inhibe pas le transport de la digoxine régi par la glycoprotéine P. Compte tenu de ces résultats, la sitagliptine est considérée comme étant peu susceptible d’interagir avec les autres médicaments qui empruntent ces voies métaboliques.
La sitagliptine n’est pas fortement liée aux protéines plasmatiques. Par conséquent, la sitagliptine est très peu susceptible d’entraîner des interactions médicamenteuses cliniquement significatives dues à un déplacement des liaisons aux protéines plasmatiques.
9.3 Interactions médicament-comportement
Effets du tabagisme, du régime alimentaire et de la consommation d’alcool : Les effets du tabagisme, du régime alimentaire et de la consommation d’alcool sur les paramètres pharmacocinétiques de la sitagliptine n’ont pas été étudiés de façon particulière.
9.4 Interactions médicament-médicament
Dans les études cliniques décrites ci-dessous, la sitagliptine n’a pas modifié de façon significative la pharmacocinétique de la metformine, du glyburide, de la simvastatine, de la rosiglitazone, de la warfarine et des contraceptifs oraux, ces données démontrant la faible tendance de la sitagliptine à interagir in vivo avec les substrats du CYP3A4, du CYP2C8 et du CYP2C9, et avec les transporteurs de cations organiques. L’administration de doses multiples de sitagliptine a entraîné une légère augmentation des concentrations de digoxine. Toutefois, il est peu probable que ces augmentations soient significatives sur le plan clinique et elles ne sont pas attribuables à un mécanisme en particulier.
Effets d’autres médicaments sur les paramètres pharmacocinétiques de la sitagliptine
Metformine : L’administration concomitante de plusieurs doses de metformine à raison de deux fois par jour avec la sitagliptine n’a pas modifié significativement la pharmacocinétique de la sitagliptine chez les patients atteints de diabète de type 2.
Cyclosporine : Une étude a été menée pour évaluer l’effet de la cyclosporine, un inhibiteur puissant de la glycoprotéine P, sur la pharmacocinétique de la sitagliptine. L’administration concomitante d’une seule dose orale de la sitagliptine à 100 mg et d’une seule dose orale de cyclosporine à 600 mg a augmenté l’ASC des concentrations plasmatiques en fonction du temps et la Cmax de la sitagliptine d’environ 29 % et 68 %, respectivement. Ces variations modestes de la pharmacocinétique de la sitagliptine n’ont pas été considérées comme significatives sur le plan clinique. La clairance rénale de la sitagliptine ne s’est pas non plus trouvée modifiée de manière significative. Par conséquent, on ne devrait pas s’attendre à observer des interactions significatives avec d’autres inhibiteurs de la glycoprotéine P.
Effets de la sitagliptine sur les paramètres pharmacocinétiques d’autres médicaments
Metformine : L’administration concomitante de plusieurs doses de sitagliptine à raison de deux fois par jour avec la metformine, un substrat du transporteur de cations organiques, n’a pas modifié significativement la pharmacocinétique de la metformine ou de la sitagliptine chez les patients atteints de diabète de type 2. La sitagliptine n’est donc pas un inhibiteur du système de transport de cations organiques.
Sulfonylurées : La pharmacocinétique du glyburide, un substrat du CYP2C9, établie après l’administration d’une dose unique de ce médicament, ne s’est pas trouvée modifiée d’une manière significative chez les sujets ayant reçu plusieurs doses de sitagliptine. Des interactions médicamenteuses cliniquement significatives ne sont pas attendues avec les autres sulfonylurées (p. ex., le glipizide, le tolbutamide et le glimépiride) qui, à l’instar du glyburide, sont principalement métabolisées par le CYP2C9.
Simvastatine : La pharmacocinétique de la simvastatine, un substrat du CYP3A4, établie après l’administration d’une dose unique de ce médicament, ne s’est pas trouvée modifiée d’une manière significative chez les sujets ayant reçu plusieurs doses quotidiennes de sitagliptine. La sitagliptine n’est donc pas un inhibiteur de la voie métabolique régie par le CYP3A4.
Thiazolidinédiones : La pharmacocinétique de la rosiglitazone établie après l’administration d’une dose unique de ce médicament, ne s’est pas trouvée modifiée d’une manière significative chez les sujets ayant reçu plusieurs doses quotidiennes de sitagliptine. La sitagliptine n’est donc pas un inhibiteur de la voie métabolique régie par le CYP2C8. Aucune interaction cliniquement significative n’est attendue avec la pioglitazone puisque la voie métabolique de cette dernière est principalement régie par le CYP2C8 et le CYP3A4.
Warfarine : L’administration quotidienne de doses multiples de sitagliptine n’a pas modifié significativement la pharmacocinétique d’une seule dose de warfarine, évaluée par la mesure des isomères optiques S(-) ou R(+) de la warfarine, ni la pharmacodynamie, évaluée par la mesure du temps de prothrombine exprimé sous la forme de rapport international normalisé. Étant donné que l’isomère S(-) de la warfarine est principalement métabolisé par le CYP2C9, ces données appuient également la conclusion selon laquelle la sitagliptine n’est pas un inhibiteur du CYP2C9.
Contraceptifs oraux : L’administration concomitante de sitagliptine et de contraceptifs oraux n’a pas modifié significativement la pharmacocinétique du noréthindrone ou de l’éthinylœstradiol à l’état d’équilibre.
Digoxine : La sitagliptine a exercé un effet minimal sur la pharmacocinétique de la digoxine. Après l’administration de digoxine (0,25 mg) et de sitagliptine (100 mg) quotidiennement pendant 10 jours, on a observé une augmentation de 11 % de l’ASC plasmatique de la digoxine et de 18 % de la Cmax plasmatique. Ces augmentations ne sont pas considérées comme susceptibles d’être significatives sur le plan clinique. Aucun ajustement de la posologie de la digoxine ou de la sitagliptine n’est recommandé.
9.5 Interactions médicament-aliment
La sitagliptine n’a pas d’interactions connues avec la nourriture.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La sitagliptine est un inhibiteur de l’enzyme dipeptidyl peptidase 4 (DPP-4) actif par voie orale, puissant et hautement sélectif pour le traitement du diabète de type 2. Les inhibiteurs de la DPP-4 sont une nouvelle classe de médicaments qui amplifient les hormones incrétines.
Les hormones incrétines, comme le GLP-1 (glucagon-like peptide-1) et le GIP (glucose-dependent insulinotropic polypeptide), sont libérées par l’intestin tout au long de la journée et leurs taux augmentent en réponse à l’ingestion de nourriture. Les incrétines font partie d’un système endogène qui participe à la régulation physiologique de l’homéostasie du glucose. Lorsque la glycémie est normale ou élevée, le GLP-1 et le GIP augmentent la synthèse et la libération d’insuline par les cellules bêta du pancréas, par l’intermédiaire de voies de signalisation intracellulaire, utilisant l’AMP cyclique. La défaillance progressive des cellules bêta est une caractéristique de la pathogenèse du diabète de type 2. Dans des modèles animaux de diabète de type 2, il a été démontré que l’administration de GLP 1 ou d’inhibiteurs de la DPP 4 améliore la sensibilité des cellules bêta au glucose et stimule la biosynthèse et la libération d’insuline. Lorsque le taux d’insuline est plus élevé, la captation tissulaire du glucose se trouve accentuée.
Le GLP-1 réduit également la sécrétion de glucagon par les cellules alpha du pancréas. Une baisse de la concentration de glucagon, associée à un taux d’insuline plus élevé, entraîne une diminution de la production hépatique de glucose et donc, une baisse de la glycémie. Lorsque la glycémie est basse, la stimulation de la libération d’insuline et la suppression de la sécrétion de glucagon par le GLP-1 ne sont pas observées. Le GLP-1 ne modifie pas la réponse normale du glucagon à une hypoglycémie.
L’activité du GLP-1 et du GIP est limitée par l’enzyme DPP-4, qui hydrolyse rapidement les hormones incrétines et les transforme en produits inactifs. La sitagliptine prévient l’hydrolyse des hormones incrétines par la DPP-4, augmentant ainsi la concentration plasmatique des formes actives du GLP-1 et du GIP. En augmentant les taux d’incrétines actives, la sitagliptine stimule la libération d’insuline et abaisse le taux de glucagon de façon gluco-dépendante.
Chez les patients atteints de diabète de type 2 en état d’hyperglycémie, ces variations des taux d’insuline et de glucagon entraînent une diminution du taux d’hémoglobine A1c (HbA1c) ainsi qu’une baisse de la glycémie à jeun et de la glycémie postprandiale. La sitagliptine présente une sélectivité pour l’enzyme DPP-4, mais à des concentrations s’approchant des doses thérapeutiques, elle n’inhibe pas l’activité in vitro des enzymes DPP-8 et DPP-9. L’inhibition de la DPP-8 et de la DPP-9, mais non celle de la DPP-4, a été associée à une toxicité dans des modèles animaux précliniques, ainsi qu’à une altération de la fonction immunitaire in vitro.
On a évalué la capacité de la sitagliptine à améliorer la tolérance au glucose après une épreuve d’hyperglycémie provoquée avec du dextrose chez des souris maigres, des souris rendues obèses par leur régime alimentaire et des souris diabétiques db/db. Chez les souris maigres et les souris rendues obèses par leur régime alimentaire, la sitagliptine administrée en dose unique par voie orale a abaissé la glycémie d’une manière proportionnelle à la dose. Une diminution rapide de la glycémie a également été observée chez les souris diabétiques db/db. Le taux de GLP-1 actif était 2 à 3 fois plus élevé chez les souris maigres ayant reçu la dose maximale efficace de sitagliptine, soit 1 mg/kg. Ces résultats concordent avec l’effet antihyperglycémiant de la sitagliptine.
Il a été démontré que le traitement au moyen du GLP-1 ou d’inhibiteurs de la DPP-4 dans des modèles animaux de diabète de type 2 améliorait la sensibilité des cellules bêta au glucose, stimulait la biosynthèse et la libération d’insuline, augmentait la néogenèse des cellules bêta et réduisait la mort des cellules bêta. Les effets sur la néogenèse des cellules bêta et la mort des cellules bêta n’ont pas été étudiés chez l’humain.
10.2 Pharmacodynamie
Chez des patients atteints de diabète de type 2, l’administration d’une dose orale unique de la sitagliptine a inhibé l’activité de la DPP-4 sur une période de 24 heures, entraînant une augmentation de deux à trois fois des concentrations sériques des formes actives de GLP-1 et de GIP. Ceci a entraîné une hausse des taux plasmatiques d’insuline et du peptide C, une diminution de la concentration du glucagon et de la glycémie à jeun et une réduction des variations de la glycémie après une charge de glucose par voie orale ou un repas.
Dans une étude portant sur des patients atteints de diabète de type 2 non maîtrisé de façon adéquate avec la metformine en monothérapie (n = 26), la surveillance de la glycémie au cours d’une journée a mis en évidence un taux de glucose significativement plus bas (p < 0,001) chez des sujets ayant reçu la sitagliptine à raison de 100 mg par jour (50 mg deux fois par jour) en association avec la metformine, comparativement aux patients ayant reçu un placebo et la metformine (voir la figure 1).
Figure 1 – Profil glycémique sur 24 heures après un traitement de 4 semaines avec la sitagliptine à raison de 50 mg deux fois par jour en association avec la metformine ou un placebo en association avec la metformine
Dans des études portant sur des sujets en bonne santé, la sitagliptine n’a pas réduit la glycémie ou provoqué d’hypoglycémie, ce qui donne à penser que son effet insulinotrope et son effet inhibiteur sur le glucagon sont gluco-dépendants.
Électrophysiologie cardiaque : Dans une étude croisée avec répartition aléatoire et contrôlée par placebo, 79 sujets en bonne santé ont reçu une dose unique par voie orale de la sitagliptine à 100 mg ou à 800 mg (8 fois la dose recommandée) ou du placebo. À la dose recommandée de 100 mg, le médicament n’a exercé aucun effet sur l’intervalle QTc lors de l’atteinte de la concentration plasmatique maximale ou à n’importe quel autre moment pendant l’étude. Trois heures après l’administration de la dose de 800 mg, l’allongement maximal moyen des valeurs initiales de l’intervalle QTc corrigé par rapport au placebo était de 8,0 msec (IC à 90 % : 5,5 à 10,6). La concentration plasmatique maximale (Cmax) de la sitagliptine à la dose de 800 mg était environ 11 fois plus élevée que celle de la dose de 100 mg. 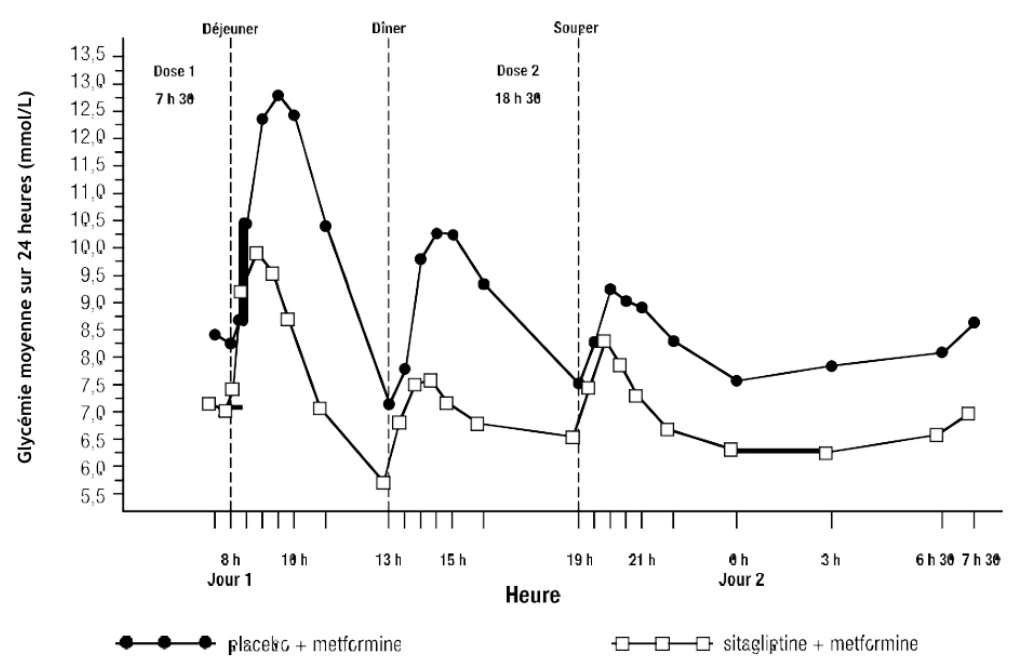
Les données électrocardiographiques recueillies au moment présumé de la concentration plasmatique maximale chez des patients atteints de diabète de type 2 ayant reçu la sitagliptine à raison de 100 mg (n = 81) ou de 200 mg (n = 63) par jour n’ont révélé aucune variation significative de l’intervalle QTc.
10.3 Pharmacocinétique
Tableau 10 – Résumé des paramètres pharmacocinétiques de la sitagliptine chez des volontaires en bonne santé
Cmax
(nM)
t½
(h)
ASC0-∞ (mcM•h)
Clairance rénale
(mL/min)
Volume de distribution
(L)*
Dose unique par voie orale
(100 mg) moyenne 950 12,4 8,52 350 198
* Volume de distribution à l’état d’équilibre après l’administration d’une dose par voie IV.
La pharmacocinétique de la sitagliptine a fait l’objet de nombreuses études chez des sujets en bonne santé et des patients atteints de diabète de type 2. Après l’administration par voie orale d’une dose de 100 mg à des sujets en bonne santé, la sitagliptine a été rapidement absorbée, atteignant sa concentration plasmatique maximale en 1 à 4 heures (Tmax médian). L’ASC plasmatique de la sitagliptine a augmenté proportionnellement à la dose administrée. Après l’administration par voie orale d’une dose unique de 100 mg à des volontaires en bonne santé, l’ASC plasmatique moyenne de la sitagliptine s’établissait à 8,52 mcM•h, la Cmax à 950 nM et la demi-vie terminale apparente (t1/2) à 12,4 heures. L’ASC plasmatique de la sitagliptine a augmenté d’environ 14 % après l’administration de doses de 100 mg à l’état d’équilibre, comparativement à celle correspondant à la première dose. Les coefficients de variation intra- et intersujets pour l’ASC de la sitagliptine étaient faibles (5,8 % et 15,1 %). Les paramètres pharmacocinétiques de la sitagliptine étaient généralement similaires chez les sujets en bonne santé et les patients atteints de diabète de type 2.
Absorption : La biodisponibilité absolue de la sitagliptine est d’environ 87 %. Puisque la coadministration de la sitagliptine et d’un repas riche en matières grasses n’a eu aucun effet sur les paramètres pharmacocinétiques de la sitagliptine, ce dernier peut être pris avec ou sans nourriture.
Distribution : Le volume de distribution moyen à l’état d’équilibre après l’administration d’une dose unique de 100 mg de sitagliptine par voie intraveineuse à des sujets en bonne santé est d’environ 198 litres. La fraction de la sitagliptine liée de façon réversible aux protéines plasmatiques est faible (38 %).
Métabolisme : La sitagliptine est principalement excrétée dans l’urine sous une forme inchangée et la transformation métabolique est une voie mineure. Environ 79 % de la sitagliptine est excrétée dans l’urine sous une forme inchangée.
Après l’administration orale d’une dose de sitagliptine marquée au 14C, environ 16 % de la radioactivité a été excrétée sous la forme de métabolites de la sitagliptine. Six métabolites ont été décelés à l’état de traces et on ne s’attend pas à ce qu’ils contribuent à l’activité inhibitrice de la sitagliptine sur la DPP-4 dans le plasma. Des études in vitro ont montré que la principale enzyme responsable du métabolisme limité de la sitagliptine était le CYP3A4, avec une contribution du CYP2C8.
Élimination : À la suite de l’administration orale d’une dose de sitagliptine marquée au 14C à des sujets en bonne santé, environ 100 % de la radioactivité a été retrouvée dans les fèces (13 %) ou dans l’urine (87 %) au cours de la semaine suivant l’administration. La t1/2 terminale apparente après l’administration d’une dose de 100 mg de sitagliptine par voie orale était d’environ 12,4 heures; la clairance rénale, d’environ 350 mL/min.
La sitagliptine est principalement éliminée par les reins et implique un processus de sécrétion tubulaire active. La sitagliptine est un substrat du transporteur d’anions organiques humains 3 (hOAT-3), qui pourrait jouer un rôle dans l’excrétion rénale de la sitagliptine. La pertinence clinique du hOAT-3 dans le transport de la sitagliptine n’a pas été établie. La sitagliptine est aussi un substrat de la glycoprotéine P, qui pourrait également jouer un rôle dans l’excrétion rénale de la sitagliptine. Toutefois, la cyclosporine, un inhibiteur de la glycoprotéine P, n’a pas réduit la clairance rénale de la sitagliptine.
Populations et états pathologiques particuliers
- Enfants : La pharmacocinétique de la sitagliptine (dose unique de 50 mg, de 100 mg ou de 200 mg) a été étudiée chez les enfants (de 10 à 17 ans) atteints de diabète de type 2. Dans cette population, l’ASC de la sitagliptine dans le plasma, ajustée en fonction de la dose, était environ 18 % plus faible que celle des adultes atteints de diabète de type 2 pour une dose de 100 mg. Aucune étude n’a été réalisée avec la sitagliptine chez les enfants de moins de 10 ans. L’indication d’utilisation chez les enfants n’a pas été autorisée par Santé Canada.
- Personnes âgées : L’âge n’a eu aucun effet cliniquement significatif sur les paramètres pharmacocinétiques de la sitagliptine d’après une analyse pharmacocinétique de population portant sur des données de phases I et II. Les concentrations plasmatiques de sitagliptine étaient environ 19 % plus élevées chez les sujets âgés (65 à 80 ans) que les sujets plus jeunes.
Sexe : Le sexe n’a eu aucun effet cliniquement significatif sur les paramètres
pharmacocinétiques de la sitagliptine d’après une analyse des données pharmacocinétiques regroupées provenant d’études de phase I et une analyse pharmacocinétique de population portant sur des données de phases I et II.
- Origine ethnique : La race n’a eu aucun effet cliniquement significatif sur les paramètres pharmacocinétiques de la sitagliptine d’après l’analyse de données pharmacocinétiques regroupées provenant d’études de phase I et d’après une analyse pharmacocinétique de population portant sur des données de phases I et II auxquelles ont pris part des sujets de race blanche, hispaniques, de race noire et asiatiques.
Insuffisance hépatique : Chez des patients présentant une insuffisance hépatique modérée
(stade de Child-Pugh compris entre 7 et 9), l’ASC et la Cmax moyennes de la sitagliptine ont augmenté d’environ 21 % (IC à 90 % : 1 %, 46 %) et 13 % (IC à 90 % : -9 %, 42 %), respectivement, comparativement à des témoins appariés en bonne santé, après l’administration d’une dose unique de 100 mg de la sitagliptine.
Insuffisance rénale : Une étude au su portant sur l’administration d’une seule dose a été menée pour évaluer la pharmacocinétique d’une dose réduite de la sitagliptine (50 mg) chez des sujets présentant une insuffisance rénale chronique à divers degrés, comparativement à des témoins normaux en bonne santé. La population de l’étude comprenait des sujets présentant une insuffisance rénale légère, modérée ou grave ainsi que des sujets présentant une insuffisance rénale au stade terminal sous hémodialyse. De plus, les effets de l’insuffisance rénale sur les paramètres pharmacocinétiques de la sitagliptine chez des diabétiques de type 2 atteints d’insuffisance rénale légère, modérée ou grave (y compris l’IRST), ont été évalués lors d’analyses pharmacocinétiques de populations. L’ASC plasmatique de la sitagliptine était environ 1,2 à 1,6 fois plus élevée chez les sujets présentant une insuffisance rénale légère (DFGe ≥ 60 mL/min/1,73 m2 et < 90 mL/min/1,73 m2) ou modérée (DFGe ≥ 45 mL/min/1,73 m2 et < 60 mL/min/1,73 m2) que celle des témoins normaux en bonne santé. Ces différences n’étant pas jugées significatives sur le plan clinique, aucun ajustement de la posologie n’est alors nécessaire.
En comparaison à celle des témoins normaux en bonne santé, l’ASC plasmatique de la sitagliptine était environ deux fois plus élevée chez les sujets présentant une insuffisance rénale modérée (DFGe ≥ 30 mL/min/1,73 m2 et<45 mL/min/1,73 m2), et environ quatre fois plus élevée chez les patients présentant une insuffisance rénale grave (DFGe < 30 mL/min/1,73 m2), y compris chez ceux présentant une insuffisance rénale au stade terminal sous hémodialyse.
Pour atteindre des concentrations plasmatiques de sitagliptine comparables à celles observées chez les patients dont la fonction rénale est normale, il est recommandé d’administrer des doses plus faibles chez les patients dont le DFGe est < 45 mL/min/1,73 m2, y compris chez ceux atteints d’insuffisance rénale grave et chez ceux présentant une insuffisance rénale au stade terminal sous hémodialyse. (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 4 POSOLOGIE ET ADMINISTRATION et 14 ESSAIS CLINIQUES).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver dans des récipients bien fermés. Conserver à la température ambiante (15 °C à 30 °C).
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Phosphate de sitagliptine monohydraté
Nom chimique : (3R)-3-Amino-l-[3-(trifluorométhyl)-5,6-dihydro [1,2,4] triazolo [4,3-a] pyrazin-
7(8H)-yl]-4-(2,4,5 trifluoro phényl) butan-1-one phosphate monohydraté.
Formule moléculaire : C16H18F6N5O5P,H2O
Masse moléculaire: 523,32 g/mol
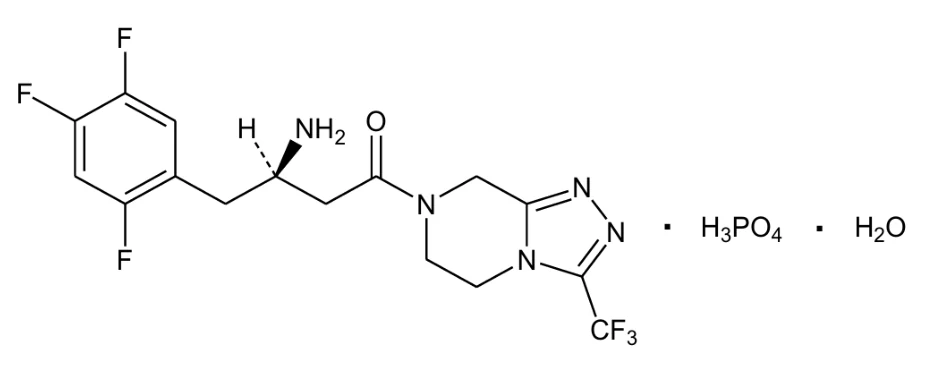
Formule de structure :
Propriétés
physicochimiques
Le phosphate monohydraté de sitagliptine est une poudre blanche ou presque blanche, cristalline et non hygroscopique. Il est soluble dans l'eau, très légèrement soluble dans l'éthanol anhydre, et pratiquement insoluble dans l'heptane.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Monothérapie
Études contrôlées par placebo
Tableau 11 – Résumé de la conception de l’étude et des caractéristiques démographiques des patients
Étude Protocole Posologie, voie
d’administration et durée
Sujets
(n = nombre)
Âge moyen (Tranche)
Sexe
P023 Multicentrique, à
double insu, avec répartition aléatoire et contrôlée par placebo
Placebo ou
sitagliptine à 100 mg ou à 200 mg 1 fois par jour
Orale
18 semaines
521 55,1 ans
(27 à 76)
Hommes : 283 Femmes : 238
P021 Multicentrique, à
double insu, avec répartition aléatoire et contrôlée par placebo
Placebo ou
sitagliptine à 100 mg ou à 200 mg 1 fois par jour
Orale
24 semaines
741 54,2 ans
(18 à 75)
Hommes : 383 Femmes : 358
Au total, 1 262 patients atteints de diabète de type 2 ont participé à deux études menées à double insu et contrôlées par placebo, l’une de 18 semaines et l’autre, de 24 semaines, afin d’évaluer l’efficacité et l’innocuité de la sitagliptine en monothérapie. Les patients dont le contrôle glycémique n’était pas adéquat (taux d’HbA1c de 7 % à 10 %) ont été répartis au hasard pour recevoir, une fois par jour, la sitagliptine à 100 ou à 200 mg ou un placebo.
La sitagliptine à 100 mg par jour a entraîné des améliorations significatives du taux d’HbA1c, de la glycémie à jeun et de la glycémie postprandiale (2 heures), comparativement au placebo (voir le tableau 12). L’amélioration du taux d’HbA1c observée avec la sitagliptine, comparativement au placebo, n’a pas été influencée par le sexe, l’âge, la race, la prise antérieure d’un traitement antihyperglycémiant ou les valeurs initiales de l’IMC. Les patients dont le diagnostic de diabète était plus récent (moins de trois ans) et ceux qui présentaient un taux initial d’HbA1c plus élevé ont bénéficié de baisses plus importantes du taux d’HbA1c. De manière générale, la dose quotidienne de 200 mg n’a pas procuré une baisse plus importante de la glycémie que la dose quotidienne de 100 mg. L’effet de la sitagliptine sur les paramètres lipidiques était semblable à celui du placebo. Aucune augmentation du poids corporel, comparativement aux valeurs initiales, n’a été observée avec la sitagliptine (perte de poids moyenne de 0,6 kg dans l’étude de 18 semaines et de 0,2 kg dans l’étude de 24 semaines). Les patients recevant le placebo ont perdu plus de poids (perte de poids moyenne de 0,7 kg dans l’étude de 18 semaines et de 1,1 kg dans l’étude de 24 semaines) que ceux traités avec la sitagliptine.
Tableau 12 – Paramètres glycémiques chez les patients atteints de diabète de type 2 traités au moyen de la sitagliptine dans les études contrôlées par placebo de 18 semaines et de 24 semaines†
Étude de 18 semaines Étude de 24 semaines
Sitagliptine
100 mg Placebo Sitagliptine
100 mg Placebo
HbA1c (%) N = 193 N = 103 N = 229 N = 244
Valeurs initiales (moyenne) 8,0 8,1 8,0 8,0 Variation par rapport aux valeurs initiales (moyenne
ajustée‡) -0,5 0,1 -0,6 0,2
Différence par rapport au placebo (moyenne
ajustée‡) -0,6§ -0,8§
Patients (%) ayant atteint un taux d’HbA1c < 7 % 69§ (35,8 %) 16 (15,5 %) 93§ (40,6 %) 41 (16,8 %) Glycémie à jeun (mmol/L) N = 201 N = 107 N = 234 N = 247
Valeurs initiales (moyenne) 10,0 10,2 9,5 9,8 Variation par rapport aux valeurs initiales (moyenne
ajustée‡) -0,7 0,4 -0,7 0,3
Différence par rapport au placebo (moyenne
ajustée‡) -1,1§ -1,0§
Glycémie postprandiale (2 heures) [mmol/L] N.D. N.D. N = 201 N = 204
Valeurs initiales (moyenne) 14,3 15,0 Variation par rapport aux valeurs initiales (moyenne
ajustée‡) -2,7 -0,1
Différence par rapport au placebo (moyenne
ajustée‡) -2,6§
† Tous les patients traités (analyse selon l’intention de traiter).
‡ Moyennes (moindres carrés) ajustées en fonction d’un traitement antihyperglycémiant antérieur et des valeurs initiales.
§ p < 0,001, comparativement au placebo.
N.D. = Données non disponibles.
Étude contrôlée par comparateur actif (metformine)
Tableau 13 – Résumé de la conception de l’étude et des caractéristiques démographiques des patients
Étude Protocole Posologie, voie
d’administration et durée
Sujets
(n = nombre)
Âge moyen
(Tranche)
Sexe
P049 Multicentrique, à
double insu, avec répartition
aléatoire et
contrôlée par un comparateur actif
Sitagliptine 100 mg/jour
ou
Metformine 500 mg/jour et
augmentée à 1 500 à 2 000 mg/jour
Orale
24 semaines
1 050 56,0 ans
(20 à 78)
Hommes : 484 Femmes : 566
On a évalué l’efficacité de la sitagliptine, comparativement à celle de la metformine, dans le cadre d’une étude de 24 semaines, contrôlée avec la metformine, menée à double insu auprès de patients atteints de diabète de type 2 dont la glycémie n’était pas maîtrisée de façon adéquate avec un régime alimentaire et l’exercice et qui ne recevaient aucun traitement antihyperglycémiant (interruption du traitement depuis au moins quatre mois). Dans le cadre de cette étude, les patients qui présentaient un taux d’HbA1c entre 6,5 % et 9,0 % ont été répartis au hasard pour recevoir la sitagliptine à 100 mg par jour (n = 528) ou la metformine (n = 522) pendant 24 semaines. Les patients traités avec la metformine ont reçu une dose initiale de 500 mg/jour, puis la dose a été augmentée jusqu’à 1 500 à 2 000 mg/jour sur une période maximale de 5 semaines, selon leur tolérance au médicament. La dose moyenne de metformine, après la période d’ajustement posologique, était d’environ 1 900 mg/jour. Le taux d’HbA1c et la glycémie à jeun comptaient parmi les paramètres glycémiques évalués.
Les deux traitements ont entraîné une amélioration significative sur le plan statistique du contrôle glycémique par rapport aux valeurs initiales. Après 24 semaines, la réduction du taux d’HbA1c, comparativement à la valeur initiale, était de 0,43 % pour la sitagliptine à 100 mg par jour et de 0,57 % pour la metformine dans l’analyse sur la population évaluable selon le protocole.
La réduction de la glycémie à jeun était de 0,64 mmol/L pour la sitagliptine et de 1,08 mmol/L pour la metformine. Le poids corporel a diminué, par rapport au début de l’étude, dans les deux groupes de traitement (sitagliptine : -0,6 kg; metformine : -1,9 kg).
Sitagliptine en association avec la metformine
Étude contrôlée par placebo
Tableau 14 – Résumé de la conception de l’étude et des caractéristiques démographiques des patients
Étude Protocole Posologie, voie
d’administration et durée
Sujets
(n = nombre)
Âge moyen (Tranche)
Sexe
P020 Multicentrique, à
double insu, avec répartition aléatoire et contrôlée par placebo
Sitagliptine 100 mg 1 fois par jour +
metformine ≥ 1 500 mg/jour
ou
Placebo + metformine ≥ 1 500 mg/jour
Orale
24 semaines
701 54,5 ans
(19 à 78)
Hommes : 400 Femmes : 301
Au total, 701 patients atteints de diabète de type 2 ont pris part à une étude de 24 semaines, à double insu, avec répartition aléatoire et contrôlée par placebo visant à évaluer l’efficacité de la sitagliptine en association avec la metformine. Tous les patients ont commencé par prendre de la metformine en monothérapie, la dose de metformine ayant été augmentée jusqu’à un minimum de 1 500 mg par jour. Les patients ont ensuite été répartis au hasard pour recevoir sitagliptine à 100 mg ou un placebo une fois par jour, en plus de leur traitement avec la metformine. Les patients atteints d’insuffisance cardiaque nécessitant un traitement pharmacologique ont été exclus de cette étude.
Le tableau 15 présente les paramètres lipidiques et le poids corporel à la dernière visite (étude de 24 semaines) chez les patients traités au moyen de la sitagliptine en association avec la metformine. Tableau 15 – Paramètres glycémiques et poids corporel à la dernière visite (étude de 24 semaines) chez les patients traités au moyen de la sitagliptine en association avec la metformine†
Sitagliptine à 100 mg +
metformine
Placebo + metformine HbA1c (%) N = 453 N = 224
Valeurs initiales (moyenne) 8,0 8,0 Variation par rapport aux valeurs initiales (moyenne ajustée‡) -0,7 0,0 Différence par rapport à l’association placebo + metformine
(moyenne ajustée‡)
-0,7§
Patients (%) ayant atteint un taux d’HbA1c < 7 % 213 (47,0 %) 41 (18,3 %) Glycémie à jeun (mmol/L) N = 454 N = 226
Valeurs initiales (moyenne) 9,4 9,6 Variation par rapport aux valeurs initiales (moyenne ajustée‡) -0,9 0,5 Différence par rapport à l’association placebo + metformine
(moyenne ajustée‡)
-1,4§
Glycémie postprandiale (2 heures) [mmol/L] N = 387 N = 182 Valeurs initiales (moyenne) 15,3 15,1 Variation par rapport aux valeurs initiales (moyenne ajustée‡) -3,4 -0,6 Différence par rapport à l’association placebo + metformine
(moyenne ajustée‡)
-2,8§
Poids corporel (kg)* N = 399 N = 169 Valeurs initiales (moyenne) 86,9 87,6 Variation par rapport aux valeurs initiales (moyenne ajustée‡) -0,7 -0,6 Différence par rapport à l’association placebo + metformine
(moyenne ajustée‡)
-0,1¶
† Tous les patients traités (analyse selon l’intention de traiter).
‡ Moyennes (moindres carrés) ajustées en fonction d’un traitement antihyperglycémiant antérieur et des valeurs initiales.
§ p < 0,001, comparativement à l’association placebo + metformine.
* Tous les patients traités, à l’exclusion des patients qui ont reçu un traitement glycémique de secours (All
Patients as Treated).
¶ Résultats statistiquement non significatifs (p ≥ 0,05) par rapport à l’association placebo + metformine.
Étude contrôlée par un comparateur actif (sulfonylurée)
Tableau 16 – Résumé de la conception de l’étude et des caractéristiques démographiques des patients
Étude Protocole Posologie, voie d’administration
et durée
Sujets
(n = nombre)
Âge moyen (Tranche)
Sexe
P024 Multicentrique, à
double insu, avec répartition aléatoire et contrôlée par un comparateur actif
Sitagliptine 100 mg/jour + metformine ≥ 1 500 mg/jour
ou
Glipizide 5 mg à 20 mg/jour + metformine ≥ 1 500 mg/jour
Orale
52 semaines
1 172 Hommes : 23
à 79 ans
Femmes : 22 à 78 ans
Hommes : 694
Femmes : 478
Le maintien à long terme de l’effet a été évalué dans une étude de 52 semaines, menée à double insu et contrôlée par le glipizide, auprès de patients atteints de diabète de type 2 présentant un contrôle glycémique inadéquat avec la metformine en monothérapie à une posologie ≥ 1 500 mg/jour. Dans cette étude, les patients ont été répartis au hasard dans le groupe sitagliptine comme traitement d’appoint à 100 mg par jour (n = 588) ou de glipizide (n = 584) pendant 52 semaines. Les patients du groupe glipizide ont reçu une posologie initiale de 5 mg/jour qui a été par la suite augmentée à la discrétion de l’investigateur afin d’obtenir une glycémie à jeun cible de 6,1 mmol/L, sans épisode d’hypoglycémie importante, pendant les 18 semaines suivantes. Une posologie maximale de 20 mg/jour était permise afin d’optimiser le contrôle glycémique. Par la suite, la dose du glipizide devait demeurer constante. La dose quotidienne moyenne du glipizide après la période d’ajustement posologique était de 10,3 mg.
Les deux traitements ont entraîné une amélioration significative sur le plan statistique du contrôle glycémique par rapport aux valeurs initiales. Après 52 semaines, la réduction du taux d’HbA1c comparativement à la valeur initiale était de 0,67 % pour sitagliptine à 100 mg par jour et de 0,67 % pour le glipizide, confirmant ainsi la non-infériorité de la sitagliptine par rapport au glipizide. La réduction de la glycémie à jeun était de 0,6 mmol/L pour la sitagliptine et de 0,4 mmol/L pour le glipizide. Dans cette étude, le rapport pro-insuline:insuline, un marqueur de l’efficacité de la synthèse et de la libération d’insuline, a été amélioré par sitagliptine, relativement au glipizide. Le taux d’hypoglycémie dans le groupe sitagliptine (4,9 %) était significativement plus faible que celui du groupe glipizide (32,0 %). Les patients traités avec sitagliptine ont présenté une réduction moyenne significative du poids corporel par rapport au poids initial, comparativement à un gain de poids chez les patients ayant reçu le glipizide (-1,5 kg vs +1,1 kg).
Sitagliptine comme traitement d’appoint
Traitement d’appoint à la metformine avec le glimépiride
Tableau 17 – Résumé de la conception de l’étude et des caractéristiques démographiques des patients
Étude Protocole Posologie, voie d’administration
et durée
Sujets
(n = nombre)
Âge moyen (Tranche)
Sexe
P035 Multicentrique, à
double insu, avec répartition aléatoire et contrôlée par placebo
Sitagliptine 100 mg/jour + glimépiride ≥ 4 mg/jour en association avec la metformine ≥ 1 500 mg/jour
ou
Placebo + glimépiride ≥ 4 mg/jour en association avec la
metformine ≥ 1 500 mg/jour
Orale
24 semaines
229 58,0 ans
(33 à 75)
Hommes : 120
Femmes : 109
Dans une étude de 24 semaines, à double insu, avec répartition aléatoire et contrôlée par placebo visant à évaluer l’efficacité de la sitagliptine à 100 mg une fois par jour (n = 116), comparativement à un placebo (n = 113), 229 patients étaient traités au moyen du glimépiride (≥ 4 mg par jour) en association avec la metformine (≥ 1 500 mg par jour); les résultats relatifs aux paramètres glycémiques, y compris le taux d’HbA1c et la glycémie à jeun, sont présentés ci-dessous.
Comparativement au placebo, l’administration conjointe de la sitagliptine, du glimépiride et de la metformine a entraîné une réduction significative du taux d’HbA1c et de la glycémie à jeun par rapport aux valeurs initiales (voir le tableau 18). La réduction moyenne du taux d’HbA1c par rapport aux valeurs initiales était généralement plus importante, comparativement au placebo, chez les patients qui présentaient un taux initial plus élevé. On a observé une légère augmentation du poids corporel (0,4 kg) chez les patients traités avec la sitagliptine, comparativement à ceux recevant le placebo qui présentaient une diminution significative du poids corporel (0,7 kg).
Tableau 18 – Paramètres glycémiques et poids corporel à la dernière visite (étude de 24 semaines) chez les patients traités au moyen de la sitagliptine en association avec la metformine et le glimépiride†
Sitagliptine 100 mg +
metformine + glimépiride
Placebo + metformine + glimépiride HbA1c (%) N = 115 N = 105
Valeurs initiales (moyenne) 8,27 8,28 Variation par rapport aux valeurs initiales (moyenne ajustée‡) -0,59 0,30 Différence par rapport au placebo (moyenne ajustée‡) -0,89§ Patients (%) ayant atteint un taux d’HbA1c < 7 % 26 (22,6) 1 (1,0) Glycémie à jeun (mmol/L) N = 115 N = 109
Valeurs initiales (moyenne) 9,95 9,93 Variation par rapport aux valeurs initiales (moyenne ajustée‡) -0,43 0,72 Différence par rapport au placebo (moyenne ajustée‡) -1,15§ Poids corporel (kg)* N = 102 N = 74
Valeurs initiales (moyenne) 86,5 84,6 Variation par rapport aux valeurs initiales (moyenne ajustée‡) 0,4 -0,7 Différence par rapport au placebo (moyenne ajustée‡) 1,1†† † Tous les patients traités (analyse selon l’intention de traiter).
‡ Moyennes (moindres carrés) ajustées en fonction d’un traitement antihyperglycémiant antérieur et des valeurs initiales.
§ p < 0,001, comparativement au placebo.
* Tous les patients traités, à l’exclusion des patients qui ont reçu un traitement glycémique de secours (All
Patients as Treated).
†† p = 0,007, comparativement au placebo.
Traitement d’appoint à l’insuline (avec ou sans metformine)
Tableau 19 – Résumé de la conception de l’étude et des caractéristiques démographiques des patients
Étude Protocole Posologie, voie
d’administration et durée
Sujets
(n = nombre)
Âge moyen (Tranche)
Sexe
P051 Multicentrique, à
double insu, avec répartition
aléatoire et
contrôlée par placebo
Sitagliptine 100 mg/jour + insuline à une dose stable (seule ou en association avec la metformine ≥ 1 500 mg/jour)
ou
Placebo + insuline à une dose stable (seule ou en
association avec la
metformine ≥ 1 500 mg/jour)
24 semaines
641 57,8 ans
(25 à 82)
Hommes : 326
Femmes : 315
Un total de 641 patients atteints de diabète de type 2 ont participé à une étude de 24 semaines, contrôlée par placebo, menée à double insu et avec répartition aléatoire évaluant l’efficacité de la sitagliptine comme traitement d’appoint à l’insuline à une dose stable (avec ou sans metformine). Les patients qui présentaient un taux d’HbA1c de 7,5 % à 11,0 % en suivant un traitement stable au moyen de l’insuline prémélangée, de l’insuline à action prolongée ou intermédiaire avec ou sans metformine (au moins 1 500 mg par jour) ont été répartis au hasard pour recevoir, une fois par jour, 100 mg de la sitagliptine ou le placebo en plus de leur traitement de base. Les patients qui utilisaient des insulines prandiales à brève durée d’action ou à action rapide ne faisant pas partie d’une préparation d’insuline prémélangée ou administrées au moyen d’une pompe à insuline n’étaient pas inscrits à l’étude. Les paramètres glycémiques mesurés comprenaient le taux d’HbA1c, la glycémie à jeun et la glycémie postprandiale (2 heures).
En association avec l’insuline (et tant chez les patients qui prenaient de la metformine que chez ceux qui n’en prenaient pas), la sitagliptine a entraîné une amélioration significative du taux d’HbA1c, de la glycémie à jeun et de la glycémie postprandiale (2 heures), comparativement au placebo (voir le tableau 20). Aucun des groupes de traitement n’a présenté de variation significative par rapport au poids corporel initial.
Tableau 20 – Paramètres glycémiques et poids corporel à la dernière visite (étude de 24 semaines) chez les patients traités au moyen de la sitagliptine en association avec l’insuline à une dose stable (avec ou sans metformine†)
Sitagliptine 100 mg +
insuline
(+/- metformine)
Placebo + insuline (+/- metformine)
HbA1c (%) N = 305 N = 312
Valeurs initiales (moyenne) 8,7 8,6 Variation par rapport aux valeurs initiales (moyenne ajustée‡) -0,6 -0,0 Différence par rapport au placebo (moyenne ajustée‡,§) -0,6* Patients (%) ayant atteint un taux d’HbA1c < 7 % 39 (12,8) 16 (5,1) Glycémie à jeun (mmol/L) N = 310 N = 313
Valeurs initiales (moyenne) 9,7 9,8 Variation par rapport aux valeurs initiales (moyenne ajustée‡) -1,0 -0,2 Différence par rapport au placebo (moyenne ajustée‡) -0,8 Glycémie postprandiale (2 heures) [mmol/L] N = 240 N = 257
Valeurs initiales (moyenne) 16,0 16,1 Variation par rapport aux valeurs initiales (moyenne ajustée‡) -1,7 0,3 Différence par rapport au placebo (moyenne ajustée‡) -2,0* Poids corporel (kg)¶ N = 266 N = 266
Valeurs initiales (moyenne) 86,6 87,4 Variation par rapport aux valeurs initiales (moyenne ajustée‡) 0,1 0,1 Différence par rapport au placebo (moyenne ajustée‡) 0,0# † Tous les patients traités (analyse selon l’intention de traiter).
‡ Moyennes (moindres carrés) ajustées en fonction d’un traitement au moyen de metformine à la visite 1 (oui vs non), d’une insulinothérapie à la visite 1 (insuline prémélangée vs insuline non prémélangée [action prolongée ou intermédiaire]) et des valeurs initiales.
§ Le traitement par l’action réciproque de strate d’insuline n’était pas significatif (p > 0,10), ni dans le groupe recevant la metformine ni dans celui recevant l’insuline.
* p < 0,001 comparativement au placebo.
¶ Tous les patients traités, à l’exclusion de ceux ayant reçu un traitement glycémique de secours (All Patients as
Treated).
# Résultats statistiquement non significatifs (p ≥ 0,05) par rapport au placebo.
Tableau 21 – Paramètres glycémiques à la dernière visite (étude de 24 semaines) chez les patients traités au moyen de sitagliptine en association avec l’insuline à une dose stable (avec ou sans metformine†)
Sitagliptine 100 mg
+ insuline
Placebo +
insuline
Sitagliptine 100 mg
+ insuline + metformine
Placebo + insuline + metformine
HbA1c (%) N = 82 N = 83 N = 223 N = 229
Valeurs initiales (moyenne) 8,7 8,8 8,7 8,6 Variation par rapport aux valeurs
initiales (moyenne ajustée‡) -0,6 0,1 -0,7 -0,1
Différence par rapport au placebo
(moyenne ajustée‡) -0,7* -0,5*
Patients (%) ayant atteint un taux
d’HbA1c < 7 % 7 (8,5) 4 (4,8) 32 (14,3) 12 (5,2)
Glycémie à jeun (mmol/L) N = 85 N = 84 N = 225 N = 229
Valeurs initiales (moyenne) 10,1 10,5 9,6 9,8 Variation par rapport aux valeurs
initiales (moyenne ajustée‡) -0,7 -0,3 -1,2 -0,2
Différence par rapport au placebo
(moyenne ajustée‡) -0,3§ -1,0*
Glycémie postprandiale (2 heures)
[mmol/L] N = 58 N = 68 N = 182 N = 189
Valeurs initiales (moyenne) 17,9 18,0 15,6 15,6 Variation par rapport aux valeurs
initiales (moyenne ajustée‡) -1,0 0,3 -2,2 0,1
Différence par rapport au placebo
(moyenne ajustée‡) -1,3# -2,2*
† Tous les patients traités (analyse selon l’intention de traiter).
‡ Moyennes (moindres carrés) ajustées en fonction d’une insulinothérapie à la visite 1 (insuline prémélangée vs insuline non prémélangée [action prolongée ou intermédiaire]) et des valeurs initiales. * p < 0,001 comparativement au placebo.
§ Résultats statistiquement non significatifs (p ≥ 0,05) par rapport au placebo.
# p = 0,037 comparativement au placebo.
Traitement d’appoint à la pioglitazone
Tableau 22 – Résumé de la conception de l’étude et des caractéristiques démographiques des patients
Étude Protocole Posologie, voie
d’administration et durée
Sujets
(n = nombre)
Âge moyen (Tranche)
Sexe
P019 Multicentrique, à
double insu, avec répartition
aléatoire et
contrôlée par placebo
Sitagliptine 100 mg/jour + pioglitazone 30 ou 45 mg/jour
ou
Placebo + pioglitazone 30 ou 45 mg/jour
Orale
24 semaines
353 56,2 ans
(24 à 87)
Hommes : 196
Femmes : 157
Au total, 353 patients atteints de diabète de type 2 ont pris part à une étude de 24 semaines, à double insu, avec répartition aléatoire et contrôlée par placebo visant à évaluer l’efficacité de la sitagliptine en association avec la pioglitazone. Tous les patients prenaient de la pioglitazone en monothérapie à une dose de 30 à 45 mg par jour. Les patients ont ensuite été répartis au hasard pour recevoir sitagliptine à 100 mg ou un placebo une fois par jour, en plus de leur traitement avec la pioglitazone. Les paramètres glycémiques mesurés comprenaient le taux d’HbA1c et la glycémie à jeun.
En association avec la pioglitazone, la sitagliptine a entraîné une amélioration significative du taux d’HbA1c et de la glycémie à jeun comparativement au placebo (voir le tableau 23). L’amélioration du taux d’HbA1c n’était pas influencée par le taux initial d’HbA1c, la prise antérieure d’un traitement antihyperglycémiant, le sexe, l’âge, la race, les valeurs initiales de l’IMC, le temps écoulé depuis le diagnostic de diabète, la présence d’un syndrome métabolique (selon les critères du NCEP) et les indices standard de résistance à l’insuline (HOMA-IR) ou de sécrétion de l’insuline (HOMA-β). Le traitement avec la sitagliptine n’a pas entraîné d’augmentation significative du poids corporel par rapport aux valeurs initiales comparativement au placebo.
Tableau 23 – Paramètres glycémiques et poids corporel à la dernière visite (étude de 24 semaines) chez les patients traités au moyen de sitagliptine en association avec la pioglitazone†
Sitagliptine 100 mg +
pioglitazone
Placebo + pioglitazone HbA1c (%) N = 163 N = 174
Valeurs initiales (moyenne) 8,1 8,0 Variation par rapport aux valeurs initiales (moyenne ajustée‡) -0,9 -0,2 Différence par rapport à la pioglitazone seule (moyenne ajustée‡) -0,7§ Patients (%) ayant atteint un taux d’HbA1c < 7 % 74 (45,4 %) 40 (23,0 %) Glycémie à jeun (mmol/L) N = 163 N = 174
Valeurs initiales (moyenne) 9,3 9,2 Variation par rapport aux valeurs initiales (moyenne ajustée‡) -0,9 0,1 Différence par rapport à la pioglitazone seule (moyenne ajustée‡) -1,0§ Poids corporel (kg)* N = 133 N = 136
Valeurs initiales (moyenne) 90,0 85,6 Variation par rapport aux valeurs initiales (moyenne ajustée‡) 1,8 1,5 Différence par rapport à la pioglitazone seule (moyenne ajustée‡) 0,2¶
† Tous les patients traités (analyse selon l’intention de traiter).
‡ Moyennes (moindres carrés) ajustées en fonction d’un traitement antihyperglycémiant antérieur et des valeurs initiales.
§ p < 0,001 comparativement au placebo + pioglitazone.
* Tous les patients traités, à l’exclusion des patients qui ont reçu un traitement glycémique de secours (All
Patients as Treated).
¶ Résultats statistiquement non significatifs (p ≥ 0,05) par rapport au placebo + pioglitazone. Traitement d’appoint à la metformine et à la pioglitazone
Tableau 24 – Résumé de la conception de l’étude et des caractéristiques démographiques des patients
Étude Protocole Posologie, voie
d’administration et durée
Sujets
(n = nombre)
Âge moyen
(Tranche)
Sexe
P128 Multicentrique, à
double insu, avec répartition
aléatoire et
contrôlée par placebo
Sitagliptine 100 mg/jour + pioglitazone ≥ 30 mg/jour en association avec la
metformine ≥ 1 500 mg/jour
ou
Placebo + pioglitazone ≥ 30 mg/jour en association avec la metformine ≥ 1 500 mg/jour
Orale
26 semaines
313 56,1 ans
(22 à 78)
Hommes : 195
Femmes : 118
Un total de 313 patients atteints de diabète de type 2 ont pris part à une étude de 26 semaines, à double insu, avec répartition aléatoire et contrôlée par placebo visant à évaluer l’efficacité de la sitagliptine en association avec la pioglitazone et la metformine. Des patients dont la glycémie n’était pas maîtrisée de façon adéquate avec une dose stable de pioglitazone (30 ou 45 mg par jour) et de metformine (au moins 1 500 mg par jour) ont été répartis au hasard pour recevoir 100 mg de sitagliptine ou le placebo, une fois par jour, en plus de leur traitement actuel.
Administrée en association avec la pioglitazone et la metformine, la sitagliptine a entraîné des améliorations significatives du taux d’HbA1c, de la glycémie à jeun et de la glycémie postprandiale (2 heures), comparativement au traitement associant le placebo, la pioglitazone et la metformine (voir le tableau 25). En général, les traitements n’ont eu aucune influence sur les taux sériques de lipides. Quant à la variation du poids corporel initial, aucune différence significative n’a été observée entre la sitagliptine et le placebo.
Tableau 25 – Paramètres glycémiques et poids corporel à la dernière visite (étude de 26 semaines) chez les patients traités au moyen de sitagliptine en association avec la pioglitazone et la metformine†
Sitagliptine 100 mg +
pioglitazone 30 ou 45 mg +
metformine
Placebo + pioglitazone 30 ou 45 mg + metformine
HbA1c (%) N = 152 N = 153
Valeurs initiales (moyenne) 8,8 8,6 Variation par rapport aux valeurs initiales (moyenne
ajustée‡)
-1,2 -0,4
Différence par rapport au placebo (moyenne ajustée‡) -0,7§ Patients (%) ayant atteint un taux d’HbA1c < 7 % 38 (25,0) 15 (9,8) Glycémie à jeun (mmol/L) N = 155 N = 153
Valeurs initiales (moyenne) 10,0 9,6 Variation par rapport aux valeurs initiales (moyenne
ajustée‡)
-1,1 -0,2
Différence par rapport au placebo (moyenne ajustée‡) -1,0§ Sitagliptine 100 mg +
pioglitazone 30 ou 45 mg +
metformine
Placebo + pioglitazone 30 ou 45 mg + metformine
Glycémie postprandiale (2 heures) N = 141 N = 135
Valeurs initiales (moyenne) 15,3 14,7 Variation par rapport aux valeurs initiales (moyenne
ajustée‡)
-3,0 -0,8
Différence par rapport au placebo (moyenne ajustée‡) -2,2§ Poids corporel (kg)* N = 146 N = 128
Valeurs initiales (moyenne) 81,4 82,0 Variation par rapport aux valeurs initiales (moyenne
ajustée‡)
1,3 1,1
Différence par rapport au placebo (moyenne ajustée‡) 0,1¶
† Ensemble d’analyse intégral (analyse selon l’intention de traiter).
‡ Moyennes (moindres carrés) ajustées en fonction des valeurs initiales.
§ p < 0,001 comparativement au placebo.
* Tous les patients traités, à l’exclusion des patients qui ont reçu un traitement glycémique de secours (All
Patients as Treated).
¶ Résultats statistiquement non significatifs (p ≥ 0,05) par rapport au placebo.
Étude au sein d’une population particulière
Patients présentant une insuffisance rénale
Tableau 26 – Résumé de la conception de l’étude et des caractéristiques démographiques des patients
Étude Protocole Posologie, voie
d’administration et durée
Sujets
(n = nombre)
Âge moyen
(Tranche)
Sexe
P063 Multicentrique, à
double insu, avec répartition
aléatoire et
contrôlée par comparateur actif
Sitagliptine 25 mg ou 50 mg/jour
ou
Glipizide 2,5 mg à 20 mg/jour
Orale
54 semaines
423 64,2 ans
(33 à 89)
Hommes : 253
Femmes : 170
Une étude visant à comparer la sitagliptine administrée à raison de 25 mg ou de 50 mg une fois par jour au glipizide administré à raison de 2,5 mg à 20 mg/jour a été menée auprès de patients présentant une insuffisance rénale modérée ou grave. Dans cette étude, 277 patients atteints d’insuffisance rénale chronique ont été inclus dans la population évaluable selon le protocole (135 patients traités au moyen de sitagliptine : modérée [n = 98], grave [n = 37]; 142 patients recevant du glipizide : modérée [n = 106], grave [n = 36]).
Après 54 semaines, la réduction moyenne du taux d’HbA1c, comparativement à la valeur initiale, était de -0,76 % avec la sitagliptine et de -0,64 % avec le glipizide (analyse selon le protocole). Dans cette étude, les profils d’efficacité et d’innocuité de la sitagliptine à 25 mg ou à 50 mg une fois par jour étaient généralement comparables à ceux observés dans d’autres études portant sur la monothérapie, chez les patients dont la fonction rénale est normale. Le taux d’hypoglycémie dans le groupe sitagliptine (6,2 %) était significativement plus faible que celui du groupe glipizide (17,0 %).
Une autre étude visant à comparer la sitagliptine administrée à raison de 25 mg une fois par jour au glipizide administré à raison de 2,5 mg à 20 mg/jour a été menée auprès de 129 patients atteints d’insuffisance rénale au stade terminal qui étaient sous dialyse (64 patients pour sitagliptine et 65 pour le glipizide).
Tableau 27 – Résumé de la conception de l’étude et des caractéristiques démographiques des patients
Étude Protocole Posologie, voie
d’administration et durée
Sujets
(n = nombre)
Âge moyen
(Tranche)
Sexe
P073 Multicentrique, à
double insu, avec répartition
aléatoire et
contrôlée par
comparateur actif
Sitagliptine 25 mg/jour
ou
Glipizide 2,5 mg à 20 mg/jour
Orale
54 semaines
129 59,5 ans
(38 à 83)
Hommes : 77
Femmes : 52
Après 54 semaines, la réduction moyenne du taux d’HbA1c, comparativement à la valeur initiale, était de -0,72 % avec la sitagliptine et de -0,87 % avec le glipizide. Dans cette étude, les profils d’efficacité et d’innocuité de la sitagliptine à 25 mg une fois par jour étaient généralement comparables à ceux observés dans d’autres études portant sur la monothérapie, chez les patients dont la fonction rénale est normale. On n’a pas observé de différence significative entre les deux groupes pour ce qui est du taux d’hypoglycémie (sitagliptine : 6,3 %; glipizide : 10,8 %).
Dans une étude regroupant 91 diabétiques de type 2 atteints d’insuffisance rénale chronique (clairance de la créatinine < 50 mL/min), les profils d’innocuité et de tolérance de la sitagliptine administrée à raison de 25 mg ou de 50 mg une fois par jour ont été généralement semblables à ceux observés avec le placebo.
Tableau 28 – Résumé de la conception de l’étude et des caractéristiques démographiques des patients
Étude Protocole Posologie, voie
d’administration et durée
Sujets
(n = nombre)
Âge moyen
(Tranche)
P028 Multicentrique, à
double insu, avec répartition
aléatoire et
contrôlée par comparateur actif
Sitagliptine 25 mg ou 50 mg/jour
ou
Placebo pour 12 semaines, suivi de glipizide 2,5 mg à 20 mg/jour pendant
42 semaines
Orale
54 semaines
91 67,9 ans
(41 à 92)
Étude TECOS sur l’innocuité cardiovasculaire
L’étude TECOS (Trial Evaluating Cardiovascular Outcomes with Sitagliptin) était une étude multicentrique menée à double insu, avec répartition aléatoire, en mode parallèle, contrôlée par placebo et axée sur des événements cliniques chez des patients atteints de diabète de type 2 (taux d’HbA1c égal ou supérieur à 6,5 % et inférieur à 8,0 %) et d’une maladie vasculaire avérée (coronaropathie, maladie cérébrovasculaire ischémique, athérosclérose périphérique). L’étude a été réalisée auprès de 14 671 patients (population en intention de traiter) dont 70,7 % étaient des hommes et 29,3 % étaient des femmes. En plus du traitement standard visant à l’atteinte des cibles à l’égard du taux d’HbA1c et des facteurs de risque CV à l’échelle régionale, 7 332 patients ont reçu sitagliptine à raison de 100 mg par jour (50 mg par jour si le débit de filtration glomérulaire estimé [DFGe] au début de l’étude était égal ou supérieur à 30 mL/min/1,73 m2 et inférieur à 50 mL/min/1,73 m2) et 7 339 patients ont reçu un placebo. La durée médiane du traitement était de 31 mois et la durée médiane du suivi, de 36 mois. Les patients dont le DFGe était inférieur à 30 mL/min/1,73 m2 n’étaient pas admissibles à l’étude. Au sein de la population de l’étude, on comptait 10 863 patients atteints d’une coronaropathie, 3 588 patients atteints d’une maladie cérébrovasculaire, 2 433 patients atteints d’une artériopathie périphérique, 2 643 patients ayant des antécédents d’insuffisance cardiaque congestive (373 d’entre eux ayant une insuffisance cardiaque de classe III ou plus selon la classification de la New York Heart Association [NYHA]), 2 004 patients avaient 75 ans ou plus et 3 324 patients présentaient une insuffisance rénale (DFGe inférieur à 60 mL/min/1,73 m2).
Le paramètre cardiovasculaire principal était un paramètre composé qui regroupait la survenue du premier des cas suivants : décès d’origine cardiovasculaire, infarctus du myocarde non fatal, AVC non fatal ou hospitalisation en raison d’un angor instable. Les paramètres cardiovasculaires secondaires comprenaient un paramètre composé qui regroupait la survenue du premier des cas suivants : décès d’origine cardiovasculaire, infarctus du myocarde non fatal ou AVC non fatal, ainsi que la survenue du premier cas des paramètres CV indépendants suivants : décès d’origine cardiovasculaire, infarctus du myocarde (fatal ou non), AVC (fatal ou non), hospitalisation en raison d’un angor instable, hospitalisation en raison d’une insuffisance cardiaque ou décès (toutes causes confondues). Un paramètre composé qui regroupait la survenue du premier cas de décès en raison d’une insuffisance cardiaque ou d’une hospitalisation en raison d’une insuffisance cardiaque congestive a également été évalué.
Lorsqu’ajouté au traitement standard, sitagliptine n’a pas augmenté le risque d’événements cardiovasculaires majeurs, de décès, ni d’hospitalisation en raison d’une insuffisance cardiaque, comparativement au traitement standard sans sitagliptine, chez les patients atteints de diabète de type
- 2. Aucun des paramètres n’a montré la supériorité de la sitagliptine par rapport au placebo (voir le tableau 29).
Tableau 29 – Fréquence des paramètres cardiovasculaires composés et des principaux paramètres secondaires répertoriés à la fin de la période de suivi (population en intention de traiter)
Sitagliptine
(N = 7 332)
Placebo
(N = 7 339) Risque relatif
(IC à 95
%)
Valeur de p† Sujets ayant
présenté des
événements N
(%)
Taux d’incidence
par 100 patients-
années*
Sujets ayant
présenté des
événements N
(%)
Taux d’incidence par 100 patients-
années*
Paramètre principal
composé
(décès d’origine CV,
infarctus du
myocarde non fatal,
AVC non fatal ou
hospitalisation en
raison d’un angor
instable)
839
(11,4) 4,1 851
(11,6) 4,2
0,98
(0,89 à
1,08)
< 0,001
Paramètre secondaire
composé
(décès d’origine CV,
infarctus du
myocarde non fatal
ou AVC non fatal)
745
(10,2) 3,6 746
(10,2) 3,6
0,99
(0,89 à
1,10)
< 0,001 Sitagliptine
(N = 7 332)
Placebo
(N = 7 339) Risque relatif
(IC à 95
%)
Valeur de p† Sujets ayant
présenté des
événements N
(%)
Taux d’incidence
par 100 patients-
années*
Sujets ayant
présenté des
événements N
(%)
Taux d’incidence par 100 patients-
années*
Paramètre secondaire
Décès d’origine CV 380
(5,2) 1,7 366
(5,0) 1,7
1,03
(0,89 à
1,19)
0,711
Infarctus du
myocarde (fatal ou
non)
300
(4,1) 1,4 316
(4,3) 1,5
0,95
(0,81 à
1,11)
0,487
AVC (fatal ou non) 178
(2,4) 0,8 183
(2,5) 0,9
0,97
(0,79 à
1,19)
0,760
Hospitalisation en
raison d’un angor
instable
116
(1,6) 0,5 129
(1,8) 0,6
0,90
(0,70 à
1,16)
0,419
Décès (toutes causes
confondues)
547
(7,5) 2,5 537
(7,3) 2,5
1,01
(0,90 à
1,14)
0,875
Hospitalisation en
raison d’une
insuffisance
cardiaque‡
228
(3,1) 1,1 229
(3,1) 1,1
1,00
(0,83 à
1,20)
0,983
Décès en raison d’une
insuffisance
cardiaque ou
hospitalisation en
raison d’une
insuffisance
cardiaque‡
237
(3,2) 1,1 240
(3,3) 1,1
0,99
(0,83 à
1,18)
0,909
* Le taux d’incidence par 100 patients-années est calculé selon la formule suivante : 100 × (nombre total de patients ayant présenté au moins un événement pendant la période d’exposition admissible/durée totale de la période de suivi [exprimée en nombre de patients-années]).
† Selon le modèle de Cox avec stratification par région. Pour les paramètres composés, les valeurs de p correspondent aux résultats d’un test de non-infériorité visant à montrer que le risque relatif est inférieur à 1,3. Pour tous les autres paramètres, la valeur de p a été obtenue à l’aide d’un test statistique évaluant les différences quant au risque relatif.
‡ Le paramètre « hospitalisation en raison d’une insuffisance cardiaque » a été ajusté pour tenir compte des antécédents d’insuffisance cardiaque au début de l’étude.
14.3 Études comparatives de biodisponibilité
Une étude de bioéquivalence croisée à double insu et à répartition aléatoire, comportant deux traitements, deux séquences et deux périodes, portant sur les comprimés RIVA SITAGLIPTIN de 100 mg (Laboratoire RIVA Inc.) et les comprimés JANUVIA de 100 mg (Merck Canada Inc.) a été menée auprès de 24 volontaires adultes masculins en bonne santé, à jeun. Les produits d'essai et de référence ont été administrés en doses orales uniques de 1 x 100 mg de sitagliptine. Les résultats obtenus auprès des 22 volontaires qui ont terminé l'étude sont résumés dans le tableau suivant.
TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Sitagliptine
(1 x 100 mg de sitagliptine)
Moyenne géométrique
Moyenne arithmétique (% CV)
Paramètre Test1 Référence2
Rapport des moyennes géométriques
(%)
Intervalle de confiance à 90
%
ASCT
(h·ng/mL)
4032,76
4064,86 (12,76 %)
4041,89
4081,34 (14,23 %) 99,9 98,1 - 101,7
ASCI
(ng·h /mL)
4111,57
4145,48 (13,1)
4118,85
4160,10 (14,5) 100,0 98,2 – 101,8
Cmax
(ng/mL)
430,04
441,38 (23,2 %)
454,85
467,023 (23,3 %) 94,1 87,4 - 101,2
Tmax (h) 3 3,33
(0,67 - 5,00)
2,33
(1,00 - 5,00) NA NA
T1/2 (h) 4 8,59 (11,93) 8,59 (11,06) NA NA 1 RIVA SITAGLIPTIN (sitagliptine, sous forme de phosphate monohydraté de sitagliptine) comprimés 100 mg (Laboratoire RIVA Inc.)
2 JANUVIAMD (sitagliptine, sous forme de phosphate monohydraté de sitagliptine) comprimés de 100 mg (Merck Canada Inc.)
3 Exprimé en tant que médiane (fourchette) seulement
4 Exprimé en moyenne arithmétique (% CV) seulement
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité aiguë
La DL50 approximative de la sitagliptine administrée par voie orale à des rats est supérieure à 3 000 mg/kg (dose maximale évaluée). Cette dose correspond à ≥ 200 fois l’exposition chez l’humain à la dose quotidienne recommandée de 100 mg/jour chez l’humain adulte. Chez la souris, la DL50 approximative de la sitagliptine administrée par voie orale est de 4 000 mg/kg. Cette dose correspond à > 385 fois l’exposition chez l’humain à la dose quotidienne recommandée de 100 mg/jour chez l’humain adulte.
Toxicité chronique
La toxicité potentielle de la sitagliptine a été évaluée dans une série d’études portant sur la toxicité de doses répétées, pendant une période pouvant aller jusqu’à 53 semaines chez le chien et jusqu’à 27 semaines chez le rat. Chez les chiens ayant reçu des doses orales de sitagliptine de 2, de 10 et de 50 mg/kg/jour, la dose sans effet était de 10 mg/kg/jour (jusqu’à six fois l’exposition chez l’humain à la dose quotidienne recommandée de 100 mg/jour chez l’humain adulte). Les signes physiques reliés au traitement observés dans le groupe ayant reçu la dose de 50 mg/kg/jour comprenaient respiration gueule ouverte, salivation, vomissements spumeux blanchâtres, ataxie, tremblements, baisse de l’activité et/ou posture voûtée. Ces signes ont été transitoires, d’intensité légère, et de fréquence décroissante durant le cours de l’étude. Une dégénérescence musculosquelettique très légère ou légère a également été mise en évidence histologiquement dans les études de toxicité de 14 et de 27 semaines à la dose de 50 mg/kg/jour. Toutefois, aucune dégénérescence musculosquelettique n’a été observée dans l’étude de toxicité de 53 semaines, indiquant l’absence de reproductibilité ou d’évolution de ce changement avec une durée plus prolongée du traitement. Avec la dose de 50 mg/kg/jour, les valeurs de l’exposition systémique chez le chien ont été 26 fois supérieures à celles de l’exposition chez l’humain à la dose recommandée de 100 mg/jour chez l’humain adulte. Chez le rat, la sitagliptine a été administrée par voie orale à des doses allant jusqu’à 180 mg/kg/jour (jusqu’à 23 fois l’exposition chez l’humain à la dose recommandée de 100 mg/jour chez l’humain adulte) sans qu’une toxicité significative ait été observée. Le seul effet relié au médicament observé a été la salivation post-dose, sans doute associée à la faible palatabilité du médicament, aux doses de 60 mg/kg/jour et de 180 mg/kg/jour.
Les modifications reliées au traitement observées chez l’animal ne laissent pas entrevoir de répercussions cliniques aux doses thérapeutiques recommandées chez l’humain.
Cancérogénicité
Une étude de deux ans sur la carcinogenèse a été menée chez des rats mâles et femelles recevant des doses orales de sitagliptine de 50, de 150 et de 500 mg/kg/jour. Chez les animaux ayant reçu la dose élevée, on a observé une incidence accrue d’adénomes et de carcinomes hépatiques chez les mâles et de carcinomes hépatiques chez les femelles. Cette dose chez le rat correspond à environ 58 fois l’exposition chez l’humain à la dose quotidienne recommandée de 100 mg/jour chez l’humain adulte. Cette dose a été associée à une hépatotoxicité chez le rat. La dose sans effet toxique sur l’induction d’une néoplasie hépatique était de 150 mg/kg/jour, soit environ 19 fois l’exposition humaine à la dose recommandée de 100 mg. Puisque l’hépatotoxicité s’est révélée en corrélation avec l’induction d’une néoplasie hépatique chez le rat, cette incidence accrue de tumeurs hépatiques chez le rat était probablement secondaire à la toxicité hépatique chronique associée à cette dose élevée. La signification clinique de ces résultats chez l’humain est inconnue.
Une étude de deux ans sur la carcinogenèse a été menée chez des souris mâles et femelles recevant des doses orales de sitagliptine de 50, de 125, de 250 et de 500 mg/kg/jour. La sitagliptine n’a pas augmenté l’incidence des tumeurs, tous organes confondus, chez la souris à des doses allant jusqu’à 500 mg/kg/jour (environ 68 fois l’exposition chez l’humain à la dose quotidienne recommandée de 100 mg/jour chez l’humain adulte).
Génotoxicité
La sitagliptine n’a pas entraîné d’effet mutagène ou clastogène lors d’une série d’études de toxicologie génétique, y compris l’épreuve d’Ames sur des bactéries (épreuve de mutagenèse microbienne), l’épreuve d’aberration chromosomique sur cellules ovariennes de hamster chinois, l’épreuve d’anomalies cytogénétiques in vitro utilisant également des cellules ovariennes de hamster chinois, une épreuve in vitro par élution alcaline sur brins d’ADN dans des hépatocytes de rats (une épreuve qui mesure la capacité du composé à induire des cassures sur des brins uniques d’ADN) et une épreuve du micronucleus in vivo.
Toxicologie pour la reproduction et le développement
Aucun effet indésirable n’a été observé sur la fécondité de rats mâles et femelles ayant reçu la sitagliptine par voie orale à des doses allant jusqu’à 1 000 mg/kg/jour (jusqu’à environ 100 fois l’exposition chez l’humain à la dose quotidienne recommandée de 100 mg/jour chez l’humain adulte) avant et pendant la période d’accouplement.
La sitagliptine ne s’est pas révélée tératogène chez le rat à des doses orales allant jusqu’à 250 mg/kg, ni chez le lapin à des doses allant jusqu’à 125 mg/kg, administrées pendant l’organogenèse (jusqu’à 32 et 22 fois l’exposition chez l’humain à la dose quotidienne recommandée de 100 mg/jour chez l’humain adulte). Une légère augmentation de l’incidence des malformations costales fœtales reliée au traitement (côtes ondulées, hypoplastiques ou manquantes) a été observée parmi la progéniture de rats ayant reçu des doses orales de 1 000 mg/kg/jour (environ 100 fois l’exposition chez l’humain à la dose quotidienne recommandée de 100 mg/jour chez l’humain adulte). La concentration sans effet toxique sur le développement était de 250 mg/kg/jour (32 fois l’exposition chez l’humain à la dose quotidienne recommandée de 100 mg/jour chez l’humain adulte). Des baisses du poids corporel moyen présevrage reliées au traitement ont été observées chez les animaux des deux sexes; un gain pondéral postsevrage a été observé parmi la progéniture mâle des rates ayant reçu des doses orales de 1 000 mg/kg.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
Monographie de produit de JANUVIA (numéro de contrôle : 242950), Merck Canada Inc. Date de révision : Le 27 juillet 2021.