


Monographie de produit - Orencia (Bristol-Myers Squibb Canada, 250 mg, 125 mg)
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
| 1 INDICATIONS | 2022-07 |
|---|---|
| 1 INDICATIONS, 1.1 Enfants | 2022-07 |
4 POSOLOGIE ET ADMINISTRATION
| 2022-07 |
7 MISES EN GARDE ET PRÉCAUTIONS
| 2022-07 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE ................................ 2
TABLEAU DES MATIÈRES .................................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ................................................. 4
1 INDICATIONS ......................................................................................................................... 4
1.1 Enfants (6 ans et plus) .................................................................................................... 5
1.2 Personnes âgées ............................................................................................................ 5
2 CONTRE-INDICATIONS ........................................................................................................... 5
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES .................................... 5
4 POSOLOGIE ET ADMINISTRATION .......................................................................................... 6
4.1 Considérations posologiques ......................................................................................... 6
4.2 Posologie recommandée et ajustement posologique ................................................... 6
4.3 Reconstitution ................................................................................................................ 7
4.4 Administration ............................................................................................................... 8
4.5 Dose omise ..................................................................................................................... 9
5 SURDOSAGE .......................................................................................................................... 9
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ...................... 10
7 MISES EN GARDE ET PRÉCAUTIONS ...................................................................................... 11
7.1 Populations particulières ............................................................................................. 14
7.1.1 Femmes enceintes ........................................................................................................ 14
7.1.2 Femmes qui allaitent .................................................................................................... 15
7.1.3 Enfants (6 ans et plus) .................................................................................................. 15
7.1.4 Personnes âgées ........................................................................................................... 15
8 EFFETS INDÉSIRABLES .......................................................................................................... 15
Approved 2.0v
8.1 Aperçu des effets indésirables ..................................................................................... 16
8.2 Effets indésirables observés dans les études cliniques................................................ 16
8.2.1 Effets indésirables observés au cours des études cliniques – enfants ......................... 24
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ................. 32
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants . 38
8.5 Effets indésirables observés après la mise en marché ................................................ 39
9 INTERACTIONS MÉDICAMENTEUSES .................................................................................... 39
9.2 Aperçu des interactions médicamenteuses ................................................................. 39
9.4 Interactions médicament-médicament ....................................................................... 39
9.5 Interactions médicament-aliment ............................................................................... 40
9.6 Interactions médicament-plante médicinale ............................................................... 40
9.7 Interactions médicament-examens de laboratoire ..................................................... 40
10 PHARMACOLOGIE CLINIQUE ................................................................................................ 40
10.1 Mode d’action .............................................................................................................. 40
10.2 Pharmacodynamie ....................................................................................................... 41
10.3 Pharmacocinétique ...................................................................................................... 41
11 CONSERVATION, STABILITÉ ET MISE AU REBUT .................................................................... 43
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .............................................................. 44
PARTIE II : INFORMATIONS SCIENTIFIQUES ....................................................................................... 45
13 INFORMATIONS PHARMACEUTIQUES .................................................................................. 45
14 ÉTUDES CLINIQUES .............................................................................................................. 46
14.1 Essais cliniques par indication ...................................................................................... 46
Polyarthrite rhumatoïde chez l’adulte : ......................................................................................... 46
Polyarthrite idiopathique juvénile/polyarthrite juvénile :............................................................. 58
Arthrite psoriasique chez l’adulte : ................................................................................................ 59
Prophylaxie de la maladie aiguë du greffon contre l’hôte après une GCSH provenant d’un donneur non apparenté ............................................................................................................. 62
14.3 Immunogénicité ........................................................................................................... 65
15 MICROBIOLOGIE .................................................................................................................. 65
16 TOXICOLOGIE NON CLINIQUE ............................................................................................... 66
RENSEIGNEMENTS DESTINÉS AUX PATIENTS .................................................................................... 69
Approved 2.0v
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Polyarthrite rhumatoïde (PAR) chez les adultes
ORENCIA (abatacept) est indiqué dans le traitement de la polyarthrite rhumatoïde (PAR) chez les adultes pour :
- 1. atténuer les signes et les symptômes
- 2. déclencher des réponses cliniques
ORENCIA peut également être utilisé à long terme pour inhiber l’évolution des lésions structurales et pour améliorer le fonctionnement physique chez des patients adultes souffrant de PAR évolutive, modérée ou grave, qui n’ont pas répondu adéquatement à un ou à plusieurs antirhumatismaux à action lente (ARAL) ou aux inhibiteurs du TNF ou aux deux.
ORENCIA peut être administré par perfusion intraveineuse ou par voie sous-cutanée (voir 4 POSOLOGIE ET ADMINISTRATION). Selon les données pharmacocinétiques, on peut s’attendre à ce qu’ORENCIA, administré par voie sous-cutanée, présente des bienfaits lors de son utilisation prolongée (voir 10 PHARMACOLOGIE CLINIQUE).
ORENCIA peut être administré en monothérapie ou en association avec un ARAL.
Il faut administrer ORENCIA avec du méthotrexate (MTX) lorsqu’on l’utilise comme traitement de première intention chez les patients dont la maladie a été diagnostiquée récemment et qui n’ont jamais reçu de MTX.
Polyarthrite idiopathique juvénile (PIJ)/polyarthrite juvénile (PJ)
ORENCIA, administré par perfusion intraveineuse, est indiqué pour atténuer les signes et les symptômes de la polyarthrite idiopathique juvénile (PIJ)/polyarthrite juvénile (PJ) polyarticulaire évolutive, modérée ou grave, chez les enfants de 6 ans et plus qui n’ont pas répondu adéquatement à un ou à plusieurs antirhumatismaux à action lente (ARAL) comme le méthotrexate (MTX).
ORENCIA administré par perfusion intraveineuse, n’a pas été étudié chez les enfants de moins de 6 ans.
Santé Canada ne dispose d’aucune donnée concernant l’administration sous-cutanée chez les enfants; par conséquent, aucune indication pour l’administration sous-cutanée n’est autorisée chez les enfants.
Patients adultes atteints d’arthrite psoriasique
ORENCIA est indiqué dans le traitement de l’arthrite psoriasique évolutive chez les adultes n’ayant pas répondu adéquatement à un traitement antérieur par un antirhumatismal à action lente (ARAL). ORENCIA peut être utilisé avec ou sans ARAL non biologiques.
Prophylaxie de la maladie aiguë du greffon contre l’hôte
ORENCIA est indiqué, en association avec un inhibiteur de la calcineurine et le méthotrexate, pour la prophylaxie de la maladie aiguë du greffon contre l’hôte (MAGH) d’intensité modérée ou grave chez les adultes et les enfants de 6 ans et plus qui doivent recevoir une greffe de cellules souches hématopoïétiques (GCSH) provenant d’un donneur compatible non apparenté ou d’un donneur non apparenté présentant une incompatibilité à un allèle.
Approved 2.0v
1.1 Enfants (6 ans et plus)
D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de ORENCIA dans la population pédiatrique ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique (voir 1 INDICATIONS).
Les indications d’ORENCIA chez les enfants sont les suivantes :
- Traitement de la polyarthrite idiopathique juvénile (PIJ)/polyarthrite juvénile (PJ);
- Prophylaxie de la maladie aiguë du greffon contre l’hôte (MAGH) d’intensité modérée ou grave après une greffe de cellules souches hématopoïétiques (GCSH) provenant d’un donneur non apparenté.
1.2 Personnes âgées
Les données tirées des études cliniques et de l’expérience laissent entendre que l’utilisation du produit au sein de la population gériatrique entraîne des différences en matière d’innocuité ou d’efficacité.
2 CONTRE-INDICATIONS
ORENCIA (abatacept) ne devrait pas être administré :
- aux patients manifestant une hypersensibilité connue à ORENCIA ou à l'un de ses ingrédients.
- aux patients atteints ou présentant un risque de septicémie, tels que les patients immunodéprimés et les patients porteurs du VIH (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes Hypersensibilité
Infections
|
|---|
Approved 2.0v
|
|---|
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Considérations d’ordre général pour l’administration par voie sous-cutanée
- La solution d’ORENCIA destinée à l’administration sous-cutanée (SC), présentée en seringue préremplis renfermant 125 mg d’abatacept, n’est pas destinée à l’administration par perfusion intraveineuse.
- Le traitement par ORENCIA SC doit être supervisé par un professionnel de la santé. Après une formation adéquate sur la technique d’injection sous-cutanée, un patient peut s’auto-injecter ORENCIA SC si le professionnel de la santé l’estime approprié. Il faut demander aux patients de consulter les « Consignes d’utilisation destinées au patient/soignant » pour plus d’information sur l’administration du médicament.
- Avant d’administrer un médicament par voie parentérale, il faut toujours l’inspecter visuellement pour déceler la présence de particules ou un changement de couleur, dans la mesure où la solution et le contenant le permettent. Ne pas utiliser la seringue préremplis d’ORENCIA s'ils contiennent des particules ou si la solution qu’ils renferment a changé de couleur. La solution d’ORENCIA SC doit être transparente, incolore à jaune pâle. Après l'injection, on doit jeter le médicament restant à l'intérieur de la seringue.
- Il faut aviser les patients sous traitement par ORENCIA SC qu’ils doivent s’injecter la totalité du produit contenu dans la seringue soit 1,0 mL renfermant 125 mg d’ORENCIA, conformément aux « Renseignements destinés aux patients » et aux « Consignes d’utilisation destinées au patient/soignant ».
- Le patient doit changer de point d'injection lors de chaque administration et ne jamais injecter le produit à un endroit où la peau est sensible, meurtrie, rouge ou indurée.
4.2 Posologie recommandée et ajustement posologique
Patients adultes atteints d’arthrite psoriasique
Posologie intraveineuse
ORENCIA IV doit être administré par perfusion intraveineuse, pendant 30 minutes, à la dose indiquée au Tableau 2, laquelle est déterminée en fonction du poids. Après la première administration intraveineuse, une perfusion intraveineuse devrait être administrée deux et quatre semaines plus tard, puis toutes les quatre semaines par la suite.
Posologie sous-cutanée
ORENCIA SC à 125 mg doit être administré par injection sous-cutanée une fois par semaine, sans la nécessité d'une dose d’attaque par voie intraveineuse.
Les patients passant de l’administration intraveineuse à l’administration par voie sous-cutanée doivent recevoir la première dose par voie sous-cutanée plutôt que la dose suivante prévue en intraveineuse.
Selon les données disponibles, une réponse clinique est habituellement observée dans les 16 semaines
Approved 2.0v
suivant le début du traitement. L’abandon du traitement devrait être envisagé chez les patients qui ne répondent pas au traitement durant cette période.
Polyarthrite idiopathique juvénile (PIJ)/polyarthrite juvénile (PJ)
Posologie intraveineuse
Chez les enfants et adolescents atteints de polyarthrite idiopathique juvénile (PIJ)/polyarthrite juvénile (PJ), on utilise une dose calculée spécifiquement en fonction du poids du patient.
La dose d’ORENCIA recommandée pour les patients atteints de polyarthrite idiopathique juvénile âgés de 6 à 17 ans et pesant moins de 75 kg est 10 mg/kg, calculée en fonction du poids du patient à chaque administration. Chez les enfants qui pèsent 75 kg ou plus, on doit administrer la dose pour adultes en prenant soin de ne pas dépasser une dose maximale de 1 000 mg. ORENCIA devrait être administré sous forme de perfusion intraveineuse, pendant 30 minutes. Après la première perfusion, ORENCIA devrait être administré deux et quatre semaines plus tard, et toutes les quatre semaines par la suite.
Prophylaxie de la maladie aiguë du greffon contre l’hôte
Traitement antiviral prophylactique
Avant d’instaurer un traitement par ORENCIA, il convient d’administrer le traitement antiviral prophylactique recommandé contre la réactivation de l’infection par le virus d’Epstein-Barr (VEB) et de le poursuivre au cours des 6 mois suivant la GCSH. En outre, il faut envisager de recourir à un antiviral pendant le traitement par ORENCIA et au cours des 6 mois suivant la GCSH afin de prévenir l’infection par le cytomégalovirus (CMV) ou la réactivation du CMV (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Posologie intraveineuse
Administrer ORENCIA à 10 mg/kg (dose maximale de 1 000 mg) par perfusion intraveineuse sur 60 minutes la veille de la greffe (jour -1), puis aux jours 5, 14 et 28 après la greffe.
Toute portion inutilisée d’une fiole doit être jetée immédiatement.
4.3 Reconstitution
Produits parentéraux :
Consignes de préparation et d’administration – solution pour perfusion intraveineuse
Usage d’une méthode aseptique.
ORENCIA est présenté sous forme de poudre lyophilisée dans des fioles uniservice, sans agent de conservation. Le contenu de chaque fiole d’ORENCIA doit être reconstitué avec 10 mL d'eau stérile pour injection, USP. Après reconstitution, la concentration d’abatacept dans la fiole sera de 25 mg/mL. Immédiatement après la reconstitution, la solution doit être diluée davantage avec une solution de chlorure de sodium à 0,9 % pour injection, USP, pour atteindre un volume de 100 mL. La perfusion de la solution d'ORENCIA complètement diluée doit se faire dans les 24 heures suivant la préparation. Avant son utilisation, la solution d'ORENCIA complètement diluée peut être conservée à la température ambiante ou être réfrigérée entre 2 °C et 8 °C.
Approved 2.0v
Tableau 1 : Reconstitution
| Taille de la fiole | Volume de diluant à ajouter à la fiole | Volume disponible approximatif | Concentration par mL |
| 15 mL | 10 mL d’eau stérile pour injection, USP | 10 mL | 25 mg/mL |
- 1) Chaque fiole d'ORENCIA contient 250 mg d'abatacept.
- 2)
Reconstituer la poudre d'ORENCIA de chaque fiole avec 10 mL d'eau stérile pour injection, USP, à l'aide de la SERINGUE JETABLE SANS SILICONE, FOURNIE DANS CHAQUE EMBALLAGE, et d'une aiguille de calibre 18-21. Retirer le couvercle à charnière et essuyer le dessus du bouchon de caoutchouc à l'aide d'un coton-tige imbibé d'alcool. Introduire l'aiguille de la seringue au centre du bouchon de caoutchouc et diriger le jet d'eau stérile pour injection, USP, vers les parois de verre de la fiole. Ne pas utiliser une fiole qui n'est pas sous vide. Pour réduire au minimum la formation de mousse dans les solutions d'ORENCIA, on devrait faire tourner la fiole délicatement jusqu'à ce que son contenu soit entièrement dissous. Comme dans le cas de toutes les solutions de protéines, il faudrait éviter une agitation prolongée ou vigoureuse. NE PAS AGITER LA FIOLE. Après dissolution complète de la poudre lyophilisée, on devrait injecter de l'air dans la fiole à l'aide d'une aiguille pour dissiper toute trace de mousse.
La solution reconstituée devrait être transparente et d’incolore à jaune pâle. Ne pas utiliser la solution si elle contient des particules opaques ou étrangères ou si elle a changé de couleur.
- 3) La solution reconstituée d'ORENCIA doit être diluée davantage pour atteindre un volume de 100 mL de la façon suivante : d'un sac ou d'un flacon de perfusion de 100 mL, retirer un volume de chlorure de sodium à 0,9 % pour injection, USP, équivalant au volume de la solution d'ORENCIA reconstituée nécessaire pour la dose du patient. Ajouter lentement la solution d'ORENCIA reconstituée au sac ou au flacon de perfusion en utilisant la SERINGUE JETABLE SANS SILICONE, FOURNIE DANS CHAQUE EMBALLAGE. Mélanger délicatement. NE PAS AGITER LE SAC OU LE FLACON. La concentration finale d’abatacept dans le sac ou le flacon dépendra de la quantité de médicament ajoutée, mais ne sera jamais supérieure à 10 mg/mL.
- 4) Avant d’administrer un médicament par voie parentérale, il faut toujours l’inspecter visuellement pour déceler la présence de particules ou le changement de couleur, dans la mesure où la solution et le contenant le permettent. La solution reconstituée devrait être transparente et d’incolore à jaune pâle. Ne pas utiliser le produit s'il contient des particules opaques ou étrangères ou s'il a changé de couleur.
- 5) La solution d'ORENCIA complètement diluée devrait être administrée pendant 30 minutes à l'aide d'un dispositif de perfusion, muni d'un filtre stérile, apyrogène, ayant une FAIBLE AFFINITÉ POUR LES PROTÉINES (taille des pores de 1,2 µm ou moins).
- 6) ORENCIA ne devrait pas être perfusé dans la même tubulure intraveineuse en même temps que d’autres agents. Aucune étude de compatibilité biochimique et physique n'a été menée pour évaluer l'administration concomitante d'ORENCIA avec d'autres agents.
4.4 Administration
Patients adultes atteints de PAR
Chez les patients adultes atteints de PAR, ORENCIA (abatacept) peut être administré sous forme de
Approved 2.0v
perfusion intraveineuse ou sous forme de solution pour injection par voie sous-cutanée
ORENCIA peut être utilisé en monothérapie ou en association avec un ARAL.
Administration par perfusion intraveineuse (IV) chez les patients adultes atteints de PAR
ORENCIA IV devrait être initialement administré par perfusion intraveineuse, pendant 30 minutes, à la dose indiquée au Tableau 2, qui est déterminée en fonction du poids. Après la première perfusion, ORENCIA devrait être administré deux et quatre semaines plus tard, et toutes les quatre semaines par la suite.
Tableau 2 : Doses d’ORENCIA pour perfusion intraveineuse chez les patients adultes atteints de PAR
| Poids | Dose | Nombre de fiolesa |
| < 60 kg | 500 mg | 2 |
| de 60 à 100 kg | 750 mg | 3 |
| > 100 kg | 1 g | 4 |
a Chaque fiole fournit 250 mg d’abatacept pour perfusion intraveineuse.
Administration sous-cutanée chez les patients adultes atteints de PAR
Chez les patients n’ayant jamais été traités par ORENCIA, la première dose de 125 mg d’ORENCIA sous forme de solution pour administration par voie sous-cutanée (SC) devrait être administrée (indépendamment du poids) dans un délai d’un jour suivant l’administration de la dose de départ par perfusion intraveineuse (voir Tableau 2). Par la suite, ORENCIA SC 125 mg est administré une fois par semaine (voir 10.3 Pharmacocinétique) en plus du traitement par le méthotrexate.
Chez les patients qui ne peuvent recevoir une perfusion intraveineuse, le traitement hebdomadaire par ORENCIA SC peut être instauré sans dose de départ par voie intraveineuse.
Les patients passant de l’administration intraveineuse à l’administration par voie sous-cutanée doivent recevoir, en plus de leur traitement au méthotrexate, la première dose par voie sous-cutanée à la place de la dose suivante prévue en intraveineuse.
4.5 Dose omise
Si vous manquez votre rendez-vous ou si vous oubliez de recevoir une injection d’ORENCIA, demandez à votre médecin quand planifier votre prochaine dose.
5 SURDOSAGE
On a administré des doses par voie intraveineuse allant jusqu’à 50 mg/kg sans qu’on ait signalé d’effet toxique apparent. En cas de surdosage, il est recommandé d'observer le patient pour déceler tout signe ou symptôme de réactions indésirables. Le cas échéant, il faut amorcer le traitement symptomatique approprié.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
Approved 2.0v
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 3 : Formes posologiques, concentrations, composition et emballage
Poudre lyophilisée destinée aux perfusions intraveineuses
ORENCIA (abatacept) est présenté sous forme de poudre lyophilisée destinée aux perfusions intraveineuses, dans des fioles uniservice, emballées individuellement. Une seringue jetable sans silicone est aussi incluse dans l’emballage. Chaque fiole de 15 mL contient 250 mg d’abatacept.
ORENCIA est présenté sous forme de poudre lyophilisée stérile, blanche, sans agent de conservation, destinée à une perfusion intraveineuse. Après reconstitution du contenu de la fiole avec 10 mL d’eau stérile pour injection, USP, la solution d’ORENCIA est transparente, d’incolore à jaune pâle; son pH se situe entre 7,0 et 8,0.
Solution pour injection sous-cutanée
La solution d’ORENCIA pour injection sous-cutanée, est présentée sous forme de solution stérile, sans agent de conservation, prête à l’emploi. Le médicament pour injection sous-cutanée est fourni en :
Seringues à usage unique, jetables, préremplies munies d’un dispositif de protection passifUltraSafeMC BD et d’une collerette destinées à l’administration sous-cutanée
Chaque seringue en verre à usage unique, jetable, préremplie, munie d’un dispositif de protection et d’une collerette renferme 125 mg d’abatacept par 1,0 mL de solution. Boîtes de 1 et de 4.
La seringue en verre de type I comporte un bouchon de protection et une aiguille fixe en acier inoxydable (aiguille à 5 biseaux, paroi mince 29 G, 1,27 cm [1,5 pouce]) recouverte d’une protection rigide.
Chaque seringue préremplis renferme suffisamment d’abatacept en excès pour compenser les pertes aiguille/seringue et pour que 1,0 mL de solution contenant 125 mg d’abatacept puisse être délivré en injection sous-cutanée. La solution pour injection sous-cutanée est transparente et incolore à jaune pâle, avec un pH de 6,8 à 7,4. Chaque dose unique de solution pour injection sous-cutanée contient 125 mg d’abatacept, 170 mg de sucrose, 8 mg de poloxamer 188, 0,286 mg de dihydrogénophosphate de sodium monohydrate, 0,838 mg d’hydrogénophosphate de disodium anhydre, et jusqu’à 1 mL d’eau pour injection. La solution d’ORENCIA pour injection par voie sous-cutanée ne contient pas de maltose.
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Perfusion intraveineuse (IV) | Poudre lyophilisée pour solution Fiole de 250 mg/15 mL | Chlorure de sodium, maltose, phosphate monobasique de sodium. Eau stérile pour injection. |
| Administration sous-cutanée (SC) | Seringues préremplies jetables à usage unique, munies d’un dispositif de protection BD UltraSafe PassiveMC et d’une collerette 125 mg/mL | Dihydrogénophosphate de sodium monohydrate, hydrogénophosphate de disodium anhydre, poloxamer 188, sucrose et jusqu’à 1 mL d’eau pour injection. La solution d’ORENCIA pour injection par voie sous-cutanée ne contient pas de maltose. |
Approved 2.0v
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter 3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Généralités
Renseignements destinés aux patients
Remettre aux patients la partie III de la monographie de produit, intitulée Renseignements destinés aux patients. La prudence est de mise lors de l’administration d’ORENCIA à des patients souffrant d’une infection grave cliniquement active. Avant l’administration d’ORENCIA, il est donc de mise d’évaluer tous les patients à cet égard.
Cancérogenèse et mutagenèse
Le rôle possible d’ORENCIA dans l’apparition de cancers et de lymphomes chez les humains est inconnu. La fréquence des cancers lors d’études cliniques contrôlées par placebo a été similaire chez les patients adultes atteints de PAR traités par ORENCIA et par placebo (1,2 % et 0,9 %, respectivement). On n’a pas mené à ce jour d’études pour évaluer les avantages et les risques d’ORENCIA chez les patients présentant un cancer ou des antécédents de lymphome.
Dans le cadre d'études cliniques menées auprès de patients adultes atteints de PAR, l'incidence de néoplasmes malins ne semble pas avoir augmenté durant la période de prolongation ouverte par rapport à celle à double insu (voir 8 EFFETS INDÉSIRABLES).
Des cas de cancer de la peau non mélanique ont été signalés chez des patients recevant l’abatacept. Un examen périodique de la peau est recommandé pour tous les patients, en particulier ceux qui présentent des facteurs de risque de cancer de la peau.
Hématologique
Mesure de la glycémie
Les glucomètres dont les bandelettes réactives renferment de la pyrroloquinoline quinone glucose déshydrogénase (PQQ GDH) peuvent entraîner des mesures de glycémie faussement élevées, le jour de la perfusion, en raison d'une interaction avec le maltose présent dans la solution d’ORENCIA pour perfusion intraveineuse. On devrait recommander aux patients qui doivent mesurer leur glycémie et qui sont traités avec ORENCIA administré par perfusion intraveineuse de choisir une méthode qui n'interagit pas avec le maltose (voir 9.7 Interactions médicament-examens de laboratoire).
La solution d’ORENCIA pour injection sous-cutanée, ne contient pas de maltose. Par conséquent, il n’est pas nécessaire pour les patients de changer leur méthode de mesure de la glycémie.
Hépatique/biliaire/pancréatique
On n’a mené aucune étude clinique portant sur ORENCIA chez les patients présentant une insuffisance hépatique. Par conséquent, aucune recommandation posologique ne peut être élaborée (voir 10.3 Pharmacocinétique).
Immunitaire
Association avec un traitement biologique antirhumatismal
L'administration concomitante d’ORENCIA (abatacept) et d’un agent biologique antirhumatismal n’est pas recommandée. Lors du passage d’un traitement biologique antirhumatismal à un traitement par
Approved 2.0v
ORENCIA, il faut surveiller les signes d’infection. L’expérience sur l’utilisation d’ORENCIA en association avec un agent biologique antirhumatismal (par exemple, adalimumab, anakinra, étanercept, infliximab) est limitée. Lors d’études cliniques contrôlées, on a constaté que chez les patients adultes atteints de PAR recevant l’association agent biologique antirhumatismal et ORENCIA, comparativement à ceux sous agent biologique antirhumatismal et placebo, la fréquence des infections quelles qu’elles soient (63,7 % vs 43,3 %) et des infections graves (4,4 % vs 1,5 %) a augmenté. Ces études n’ont pas généré suffisamment de données pour effectuer une évaluation des bienfaits et des risques liés à l’administration concomitante d’ORENCIA et d’agents biologiques antirhumatismaux. De plus, comme on ne dispose pas de suffisamment de données pour évaluer l’innocuité et l’efficacité d’ORENCIA administré en concomitance avec l’anakinra, cette association n’est pas recommandée.
Hypersensibilité
Comme dans le cas de tout autre traitement biologique antirhumatismal, on devrait suivre les patients pour déceler toute réaction allergique. De telles réactions ont été observées lors de l’administration d’ORENCIA. Dans le cadre des études cliniques portant sur ORENCIA, les patients n’ont pas reçu de prétraitement pour prévenir les réactions d’hypersensibilité. Chez les patients traités par ORENCIA dans le cadre d'études cliniques contrôlées à double insu et périodes cumulatives les cas d'hypersensibilité, d'anaphylaxie et d'hypersensibilité au médicament ont rarement été signalés. Les autres effets indésirables pouvant être associés à une hypersensibilité au médicament, comme l'hypotension, l'urticaire et la dyspnée, et survenant dans les 24 heures suivant la perfusion d'ORENCIA ont été peu fréquents. On devrait toujours garder à portée de la main des médicaments à administrer en cas de réactions d’hypersensibilité (par exemple, l’acétaminophène, les antihistaminiques, les corticostéroïdes et/ou l’épinéphrine) pour pouvoir les utiliser sans délai si une réaction survenait (voir 8 EFFETS INDÉSIRABLES). Une anaphylaxie ou des réactions anaphylactoïdes peuvent survenir après la première perfusion et peuvent être menaçantes pour la vie. Un cas d’anaphylaxie fatale suite à la première perfusion d’ORENCIA a été signalé après commercialisation du médicament. Si le patient présente une anaphylaxie ou une autre réaction allergique grave, l’administration d’ORENCIA par voie IV ou SC doit être interrompue immédiatement et le traitement approprié doit être mis en place. L’utilisation d’ORENCIA doit être arrêtée de façon permanente.
Infections
Des infections graves, comme la septicémie et la pneumonie, ont été signalées chez des patients recevant un traitement par ORENCIA. Certaines de ces infections ont été d'issue fatale. Un bon nombre des infections graves sont survenues chez des patients recevant un traitement immunosuppresseur concomitant, un facteur qui, ajouté à leur maladie sous-jacente, était susceptible de les prédisposer davantage aux infections.
On ne devrait pas amorcer le traitement par ORENCIA chez les patients souffrant d’infections actives généralisées ou localisées ni chez ceux souffrant d’infections chroniques ou latentes. On devrait suivre de près l’état des patients qui contractent une nouvelle infection pendant leur traitement par ORENCIA. En présence d’une infection grave, on devrait abandonner le traitement par ORENCIA. Les médecins devraient faire preuve de prudence lorsqu’ils envisagent d’utiliser ORENCIA chez des patients présentant des infections récurrentes ou souffrant de maladies sous-jacentes qui peuvent les prédisposer aux infections, telles que les maladies qui dépriment le système immunitaire, ou chez ceux ayant séjourné dans des régions où la tuberculose et l’histoplasmose sont endémiques (voir 8 EFFETS INDÉSIRABLES).
Avant d’administrer des traitements qui modulent le système immunitaire, comme ORENCIA, il faut effectuer un dépistage de la tuberculose. Si le résultat à ce test de dépistage est positif, il faut administrer
Approved 2.0v
au patient le traitement standard avant d’entreprendre le traitement par ORENCIA.
Les traitements antirhumatismaux ont été associés à la réactivation de l'hépatite B. Par conséquent, avant d’amorcer un traitement par ORENCIA, il est recommandé de procéder au dépistage de l’hépatite virale conformément aux lignes directrices publiées à cet effet. Dans le cadre d’études cliniques portant sur l’utilisation d’ORENCIA, on a exclu les patients dont les résultats aux tests de dépistage de l’hépatite étaient positifs.
Dans le cadre d'études cliniques menées auprès de patients adultes atteints de PAR, l'incidence des infections ne semble pas avoir augmenté durant la période de prolongation ouverte par rapport à celle à double insu (voir 8 EFFETS INDÉSIRABLES).
Au cours de l’étude clinique menée chez les enfants, on a observé deux cas de varicelle et trois cas d’herpès simplex, qui se sont tous résorbés sans séquelles.
Réactivation de l’infection par le cytomégalovirus (CMV) et le virus d’Epstein-Barr (VEB) consécutive à la prophylaxie de la MAGH après une greffe de cellules souches hématopoïétiques (GCSH)
Un syndrome lymphoprolifératif postgreffe est survenu chez des patients qui ont reçu ORENCIA pour la prophylaxie de la MAGH lors d’une GCSH provenant d’un donneur non apparenté. Parmi les 116 patients ayant reçu ORENCIA, 4 patients (3,4 %) ont présenté un tel syndrome. Tous les cas de syndrome lymphoprolifératif postgreffe ont été associés à l’infection par le virus d’Epstein-Barr (VEB). Au départ, sur les quatre patients, trois étaient séropositifs au VEB et un était séronégatif; on ignore le statut sérologique des donneurs à cet égard. Trois des quatre patients ont cessé de recevoir la prophylaxie par l’acyclovir le jour 30 après la greffe. L’intervalle de temps écoulé avant la survenue des événements était de 49 à 89 jours suivant la greffe.
Surveiller les patients pour déceler les signes de réactivation de l’infection par le VEB, conformément aux pratiques de l’établissement. Utiliser une prophylaxie contre l’infection par le VEB dans les 6 mois suivant la greffe, afin de prévenir le syndrome lymphoprolifératif postgreffe associé au VEB (voir 4.2 Posologie recommandée et ajustement posologique).
Des cas de maladie invasive à cytomégalovirus (CMV) sont survenus chez des patients qui ont reçu ORENCIA pour la prophylaxie de la MAGH lors d’une GCSH provenant d’un donneur non apparenté. Chez les 116 patients ayant reçu ORENCIA, 6,9 % ont présenté une maladie invasive à CMV, et ce, jusqu’à 225 jours après la greffe. Tous les patients ayant présenté une maladie invasive à CMV étaient séropositifs pour le CMV au départ. Le temps médian écoulé avant l’apparition de la maladie était de 91 jours suivant la greffe. Les cas de maladie invasive à CMV ont principalement touché le tractus gastro-intestinal (voir 8 EFFETS INDÉSIRABLES).
Surveiller les patients pour déceler les signes d’infection par le CMV ou de réactivation de l’infection pendant 6 mois après la greffe, et ce, peu importe les résultats sérologiques relatifs au CMV obtenus par le donneur et le receveur avant la greffe. Envisager la prophylaxie contre l’infection par le CMV ou la réactivation de l’infection (voir 4.2 Posologie recommandée et ajustement posologique).
Immunisations
Les vaccins à virus vivants ne devraient pas être administrés en concomitance avec ORENCIA ou dans les trois mois suivant l’arrêt du traitement. Il est possible qu’ORENCIA diminue l’efficacité de certains vaccins. Il n’existe pas non plus de données sur la transmission secondaire d’une infection par des vaccins à virus vivants à des patients traités par ORENCIA.
Approved 2.0v
Les patients traités par ORENCIA peuvent recevoir des vaccins inactivés.
Les réponses au vaccin antipneumococcique et au vaccin antigrippal inactivé ont fait l'objet d'études chez des sujets recevant ORENCIA. On a examiné l'effet d'ORENCIA sur la production d'anticorps chez des sujets en bonne santé à la suite de l'administration du vaccin antipneumococcique standard à 23 types de pneumocoques. Cette étude semble indiquer qu'ORENCIA pourrait atténuer l'efficacité de la réponse immunitaire, mais qu'il n'inhibe pas de manière marquée la capacité des sujets en bonne santé d'obtenir une réponse immunitaire positive ou importante sur le plan clinique (titres d'anticorps par rapport aux valeurs initiales multipliés par deux ou plus) au vaccin antipneumococcique à 23 types de pneumocoques. ORENCIA a été évalué dans le cadre d'une étude ouverte menée auprès de patients atteints de polyarthrite rhumatoïde qui ont reçu le vaccin antipneumococcique à 23 types de pneumocoques. Après la vaccination antipneumococcique, 34 des 46 patients traités par ORENCIA qui ne présentaient pas des titres d'anticorps protecteurs au départ ont produit une réponse immunitaire adéquate (titres d'anticorps dirigés contre le vaccin antipneumococcique de type polysaccharidique multiplié par deux ou plus).
ORENCIA a également été évalué dans le cadre d'une étude ouverte menée auprès de patients atteints de polyarthrite rhumatoïde qui ont reçu le vaccin antigrippal saisonnier trivalent inactivé. Après la vaccination antigrippale, 73 des 119 patients traités par ORENCIA qui ne présentaient pas des titres d'anticorps protecteurs au départ ont produit une réponse immunitaire adéquate (titres d'anticorps dirigés contre le vaccin antigrippal trivalent multipliés par quatre ou plus).
On recommande aux patients atteints de PIJ/PJ d’obtenir tous les vaccins nécessaires, conformément aux lignes directrices en matière d’immunisation, avant d’amorcer le traitement par ORENCIA.
Rénal
On n’a mené aucune étude clinique portant sur ORENCIA chez les patients présentant une insuffisance rénale. Par conséquent, aucune recommandation posologique ne peut être élaborée (voir 10.3 Pharmacocinétique).
Respiratoire
Utilisation chez les patients atteints de maladie pulmonaire obstructive chronique (MPOC)
Les patients adultes atteints de MPOC, traités par ORENCIA, ont présenté des effets indésirables plus souvent que ceux sous placebo. Parmi ces effets, on a signalé les suivants : exacerbations de la MPOC, toux, râles continus et dyspnée. On devrait faire preuve de prudence lorsqu'on administre ORENCIA à des patients souffrant de polyarthrite rhumatoïde et de MPOC et les suivre pour déceler toute aggravation de leur état respiratoire (voir 8 EFFETS INDÉSIRABLES).
7.1 Populations particulières
7.1.1 Femmes enceintes
On n’a pas mené d’études appropriées bien contrôlées chez les femmes enceintes. ORENCIA ne devrait pas être administré aux femmes enceintes à moins que les bienfaits du traitement n’en dépassent les risques possibles. On a mené des études sur l’abatacept et ses effets sur la reproduction chez des souris, des rats et des lapins. On a observé que l’abatacept traverse le placenta (voir 16 TOXICOLOGIE NON CLINIQUE).
L'abatacept peut traverser le placenta et se retrouver dans le sérum de l'enfant à naître. Par conséquent, les nourrissons nés de femmes traitées par l'abatacept peuvent présenter un risque accru d'infection. L'innocuité des vaccins à virus vivants administrés à des nourrissons exposés à l'abatacept in utero est inconnue.
Approved 2.0v
L'administration de vaccins à virus vivants à des nourrissons exposés à l'abatacept in utero n'est pas recommandée dans les 10 semaines suivant la dernière exposition de la mère à l'abatacept durant la grossesse.
7.1.2 Femmes qui allaitent
On ne sait pas si l’abatacept est excrété dans le lait maternel ou s’il est absorbé par voie générale, après ingestion. Étant donné que de nombreux médicaments sont excrétés dans le lait maternel et qu’il y a un risque de réactions indésirables graves à ORENCIA chez les nourrissons allaités, il faut décider si la mère cesse l’allaitement ou abandonne le traitement, en tenant compte de l’importance du médicament pour la mère.
7.1.3 Enfants (6 ans et plus)
Prophylaxie de la maladie aiguë du greffon contre l’hôte
D’après les résultats de l’analyse pharmacocinétique réalisée dans la population à l’étude, contrairement à l’âge, le poids corporel a une incidence sur la clairance apparente de l’abatacept (voir 4 POSOLOGIE ET ADMINISTRATION).
Santé Canada ne dispose d’aucune donnée chez les enfants âgés de moins de 6 ans; par conséquent, aucune indication n’est autorisée chez cette population de patients.
Les effets à long terme du traitement par ORENCIA sur la maturation et le développement des enfants sur le plan squelettique, comportemental, cognitif, sexuel et immunitaire sont inconnus.
Santé Canada ne dispose d’aucune donnée concernant l’administration sous-cutanée chez les enfants; par conséquent, aucune indication pour l’administration sous-cutanée n’est autorisée chez les enfants.
7.1.4 Personnes âgées
Polyarthrite rhumatoïde
Au total, 404 patients âgés d’au moins 65 ans, incluant 67 patients de 75 ans et plus, ont reçu ORENCIA dans le cadre d’études cliniques contrôlées par placebo. L’efficacité chez ces patients et chez les sujets plus jeunes a été similaire. La fréquence des infections graves et des cancers chez les patients traités par ORENCIA, âgés de plus de 65 ans, a été plus élevée que chez ceux âgés de moins de 65 ans. Étant donné que la fréquence des infections et des cancers est, en général, plus élevée chez la population âgée, il faut administrer ce médicament avec prudence chez les personnes âgées.
Prophylaxie de la maladie aiguë du greffon contre l’hôte
Parmi les 116 patients de l’étude GVHD-1 traités par ORENCIA à 10 mg/kg pour la prophylaxie de la maladie aiguë du greffon contre l’hôte (MAGH), 12 (10 %) étaient âgés de 65 ans et plus, et 2 (2 %) avaient au moins 75 ans. Les études cliniques sur le traitement de la MAGH par ORENCIA ne comportaient pas un nombre suffisant de patients âgés de 65 ans et plus pour déterminer si leur réponse au traitement est différente de celle des patients adultes plus jeunes.
Approved 2.0v
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Adultes atteints de PAR recevant ORENCIA par voie intraveineuse :
Chez les patients adultes atteints de PAR, lors d’études à double insu et d’études ouvertes, les réactions indésirables les plus graves ont été les infections graves et les cancers (voir 8 EFFETS INDÉSIRABLES).
Les effets indésirables le plus souvent signalés (qui sont survenus chez au moins 10 % des patients adultes atteints de PAR traités par ORENCIA (abatacept) lors d’études menées à double insu et contrôlées par placebo ont été les céphalées, les infections des voies respiratoires supérieures, la rhinopharyngite et les nausées.
Patients atteints de PIJ/PJ recevant ORENCIA par voie intraveineuse :
La fréquence globale des effets indésirables au cours de la période préparatoire ouverte de quatre mois a été de 70 %; des infections sont survenues à une fréquence de 35,8 % (voir 14 ÉTUDES CLINIQUES). Les infections les plus fréquentes ont été les infections des voies respiratoires supérieures et la rhinopharyngite. Les infections observées chez les patients atteints de PIJ/PJ étaient généralement bénignes ou modérées, se sont résorbées sans séquelles et correspondaient à celles couramment observées en consultation externe chez les enfants et les adolescents. Les autres effets indésirables survenus à une fréquence d’au moins 5 % ont été les céphalées, les nausées, la diarrhée, la toux, la pyrexie et les douleurs abdominales.
Au total, six cas d’effets indésirables graves (leucémie lymphoïde aiguë, kyste de l’ovaire, infection causée par la varicelle, poussée de la maladie [2] et usure des articulations) ont été signalés chez 190 patients atteints de PIJ/PJ âgés de 6 à 17 ans qui ont été traités au cours de la période préparatoire ouverte de quatre mois.
Chez les 122 patients qui ont répondu au traitement au cours de la période préparatoire et qui ont été admis à la phase de sevrage contrôlée par placebo d’une durée de six mois, aucun cas d’effet indésirable grave n’a été observé chez les 60 patients traités par ORENCIA et trois effets indésirables graves sont survenus chez deux des 62 patients du groupe recevant le placebo (hématome chez un patient, varicelle et encéphalite chez l’autre).
Lors du traitement pendant la période de prolongation ouverte, les types d’effets indésirables observés correspondaient à ceux observés au cours de la phase à double insu et étaient comparables, sur le plan de la fréquence et du type, à ceux observés chez les patients adultes, à l’exception d’un seul patient ayant reçu un diagnostic de sclérose en plaques au cours de la phase de traitement ouverte. La majorité des effets indésirables ont été légers ou modérés.
8.2 Effets indésirables observés dans les études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Adultes atteints de PAR recevant ORENCIA par voie intraveineuse :
Chez les patients adultes atteints de PAR traités par ORENCIA administré par perfusion intraveineuse lors des études menées à double insu et contrôlées par placebo AIM, ATTAIN, ASSURE, IM101100, IM101101 les effets indésirables qui ont le plus souvent mené à une intervention clinique (interruption ou abandon du traitement
Approved 2.0v
par ORENCIA) étaient attribuables à une infection. Les infections le plus souvent signalées ayant entraîné l’interruption du traitement ont été les infections des voies respiratoires supérieures (1,0 %), la bronchite (0,7 %) et le zona (0,7 %). Les infections les plus fréquentes qui ont mené à l’abandon du traitement ont été la pneumonie (0,2 %), l’infection localisée (0,2 %) et la bronchite (0,1 %).
L'étude AGREE (IM101023) était une étude clinique contrôlée par traitement actif menée chez des patients n'ayant jamais reçu de MTX. Les sujets ont été répartis au hasard pour recevoir l'abatacept ou un placebo pendant les 12 premiers mois du traitement. Les deux groupes recevaient en plus du MTX (voir 14 ÉTUDES CLINIQUES). Le profil de réactions indésirables observé chez les patients recevant ORENCIA et le MTX était généralement comparable à celui observé chez les patients recevant le MTX seul, exception faite des réactions aiguës liées à la perfusion (voir Réactions liées à la perfusion). Parmi les patients participant à l'étude AGREE n'ayant jamais reçu de MTX, 2 (0,8 %) sujets recevant ORENCIA et le MTX et 4 (1,6 %) sujets du groupe recevant le placebo et le MTX sont décédés.
Les données dont il est question ici portent sur le traitement par ORENCIA de patients atteints d’une PAR évolutive, ayant participé à des études contrôlées par placebo (2 653 patients sous ORENCIA, 1 485 sous placebo). Un sous-groupe de ces patients a reçu un traitement biologique antirhumatismal concomitant, tel qu’un inhibiteur du TNF (185 patients sous ORENCIA, 84 sous placebo).
Le Tableau 4 ci-dessous présente la liste des réactions indésirables (effets indésirables qui ont au moins un lien causal possible avec le traitement) qui sont survenues chez au moins 1 % des patients traités par ORENCIA au cours d'études à double insu, contrôlées par placebo, portant sur la polyarthrite rhumatoïde.
Tableau 4 : Réactions indésirables au médicament qui sont survenues chez au moins 1 % des patients traités par ORENCIA dans le cadre d’études à double insu, contrôlées par placebo*, portant sur la polyarthrite rhumatoïde
ORENCIAc n = 2 653a % | Placeboc n = 1 485b % | |||
|---|---|---|---|---|
| Troubles gastro-intestinaux | ||||
| Nausées | 6,0 | 5,3 | ||
| Diarrhée | 3,2 | 2,8 | ||
| Dyspepsie | 1,2 | 0,8 | ||
| Douleurs abdominales | 1,0 | 0,7 | ||
| Vomissements | 1,3 | 1,2 | ||
| Aphte buccal | 1,1 | 0,5 | ||
| Troubles d’ordre général et au point d’injection | ||||
| Fatigue | 2,8 | 2,5 | ||
| Asthénie | 1,3 | 1,1 | ||
| Pyrexie | 1,2 | 1,3 | ||
| Réactions au point d'injection | 5,2d | 0,8d | ||
| Infections et infestations | ||||
Approved 2.0v
| Infection des voies respiratoires supérieures | 4,4 | 4,1 |
|---|---|---|
| Rhinopharyngite | 3,3 | 2,2 |
| Sinusite | 2,4 | 2,2 |
| Bronchite | 2,7 | 2,0 |
| Infection des voies urinaires | 2,3 | 2,0 |
| Grippe | 1,5 | 1,7 |
| Pharyngite | 1,2 | 1,0 |
| Herpès buccal | 1,0 | 0,5 |
| Zona | 0,9 | 0,9 |
| Résultats des analyses | ||
| Élévation de la tension artérielle | 1,2 | 0,3 |
| Atteintes musculo-squelettiques, des tissus conjonctifs et des os | ||
| Myalgie | 0,8 | 0,9 |
| Atteintes du système nerveux | ||
| Céphalées | 8,3 | 5,8 |
| Étourdissements | 3,8 | 3,2 |
| Somnolence | 1,6 | 1,5 |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 2,1 | 1,0 |
| Atteintes cutanées et sous-cutanées | ||
| Rash | 1,7 | 1,7 |
| Troubles vasculaires | ||
| Hypertension | 1,9 | 1,2 |
a Dont 185 patients recevant en concomitance des agents biologiques antirhumatismaux (adalimumab, anakinra, étanercept ou infliximab).
b Dont 84 patients recevant en concomitance des agents biologiques antirhumatismaux (adalimumab, anakinra, étanercept ou infliximab).
c Tous les patients recevaient un traitement concomitant par un ARAL.
d Administration par voie sous-cutanée seulement. Abatacept (n = 286) et placebo (n = 133).
* AIM, ATTAIN, ASSURE, IM101101, IM101100, AGREE, IM101043, IM101063 et IM101226.
Le Tableau 5 ci-dessous présente la liste des réactions indésirables (effets indésirables qui ont au moins un lien causal possible avec le traitement) qui sont survenues chez au moins 1 % des patients traités par ORENCIA et le MTX dans le cadre de l'étude AGREE (IM101023).
Approved 2.0v
Tableau 5 : Réactions indésirables qui sont survenues chez au moins 1 % des patients traités par ORENCIA et le MTX dans le cadre de l'étude AGREE (IM101023)
| Effet indésirable relié au médicament (terme choisi) | ORENCIA + MTX n = 256 % | Placebo + MTX n = 253 % |
|---|---|---|
| Infections et infestations | ||
| Bronchite | 3,9 | 1,2 |
| Rhinopharyngite | 3,1 | 2,0 |
| Infection des voies urinaires | 2,3 | 2,8 |
| Infection des voies respiratoires supérieures | 2,3 | 2,4 |
| Herpès buccal | 2,0 | 1,2 |
| Pharyngite | 2,0 | 0,4 |
| Grippe | 1,6 | 2,8 |
| Zona | 1,2 | 1,2 |
| Troubles gastro-intestinaux | ||
| Nausées | 4,3 | 4,3 |
| Ulcération buccale | 1,6 | 0,4 |
| Diarrhée | 1,2 | 2,4 |
| Troubles du système nerveux | ||
| Céphalées | 3,5 | 3,6 |
| Étourdissements | 3,5 | 2,4 |
| Analyses | ||
| Taux accru d'alanine aminotransférase | 3,1 | 2,4 |
| Taux accru d'aspartate aminotransférase | 2,0 | 1,6 |
| Gain de poids | 1,2 | 0 |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 2,7 | 1,6 |
| Troubles d'ordre général ou au point d’administration | ||
| Fatigue | 1,2 | 1,2 |
| Troubles vasculaires | ||
| Hypertension | 1,2 | 1,6 |
Approved 2.0v
Infections
Lors d’études contrôlées par placebo, on a signalé des infections chez 22,7 % des patients traités par ORENCIA et chez 20,5 % des patients recevant le placebo. On a signalé des infections graves chez 1,5 % des patients sous ORENCIA et chez 1,1 % des patients sous placebo.
L’infection grave signalée chez au moins 0,2 % des patients recevant ORENCIA comparativement à ceux sous placebo était la suivante : pneumonie (0,4 % vs 0,5 %) [voir 7 MISES EN GARDE ET PRÉCAUTIONS].
Les autres infections signalées à une fréquence plus élevée (> 0,5 %) chez les patients sous ORENCIA comparativement à ceux sous placebo, ont été la rhinite (2,4 % vs 1,3 %), le zona (1,5 % vs 1,4 %), la bronchite (6,5 % vs 5,8 %), la conjonctivite (2,1 % vs 1,5 %), l'infection de l'oreille (1,2 % vs 0,6 %), l'infection cutanée fongique (1,1 % vs 0,9 %), la gastro-entérite virale (0,9 % vs 0,5 %), la laryngite (0,9 % vs 0,8 %), l'infection des voies respiratoires inférieures (0,8 % vs 0,7 %), la rhinopharyngite (11,8 % vs 10,0 %), l'onychomycose (1,0 % vs 0,5 %), l'herpès buccal (1,8 % vs 1,3 %), la pharyngite (3,5 % vs 3,3 %), la sinusite (6,0 % vs 5,9 %), l'abcès dentaire (1,5 % vs 1,3 %), l'infection virale (0,8 % vs 0,7 %) et la pneumonie (1,8 % vs 1,1 %).
Lors d’études contrôlées menées chez 2 653 patients sous ORENCIA et 1 485 patients sous placebo, on a signalé deux cas de tuberculose, un dans chacun des groupes. Ces cas n’ont pas été confirmés par frottis, coloration ou culture.
Dans le cadre des périodes de prolongation ouvertes des études cliniques (AIM, ATTAIN, ASSURE, IM101100, IM101101) menées auprès de patients adultes atteints de PAR (exposition moyenne de 22,7 à 38,8 mois pour les périodes à double insu et ouverte combinées), l'incidence des infections ne semble pas avoir augmenté par rapport à celle de la période à double insu (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Depuis la commercialisation, des infections opportunistes (dont le zona et la pneumonie à Pneumocystis jirovecii) ont été signalées chez des patients traités par ORENCIA en monothérapie ou en association avec des agents immunosuppresseurs.
Cancers
Lors d’études cliniques contrôlées par placebo (2 357 années-patients), la fréquence des cancers a été similaire chez les patients sous ORENCIA et chez ceux sous placebo (1,2 % et 0,9 %, respectivement). Pendant la période cumulative durant laquelle 7 044 patients ont été traités par ORENCIA (21 011 années-patients), le taux d'incidence des cancers était de 1,2 par 100 années-patients, et le taux d'incidence annualisé est demeuré stable.
Le cancer le plus fréquemment signalé dans le cadre d'études cliniques contrôlées par placebo était le cancer de la peau non mélanique; 0,6 par 100 années-patients chez les patients traités par l'abatacept, 0,4 par 100 années-patients chez les patients recevant le placebo et 0,5 par 100 années-patients durant la période cumulative.
Le type de cancer touchant un organe plein le plus fréquemment signalé dans le cadre d'études cliniques contrôlées par placebo était le cancer du poumon; 0,17 par 100 années-patients chez les patients traités par l'abatacept, 0 chez les patients recevant le placebo et 0,12 par 100 années-patients durant la période cumulative. La tumeur maligne hématologique la plus fréquente était le lymphome; 0,04 par 100 années-patients chez les patients traités par l'abatacept, 0 chez les patients recevant le placebo et 0,06 par 100 années-patients durant la période cumulative.
Approved 2.0v
Comparativement à la population générale, selon les données de la U.S. Surveillance, Epidemiology and End Results Database, les patients atteints de polyarthrite rhumatoïde sont exposés à un risque plus élevé de lymphome. L’effet d’ORENCIA sur les cancers chez l’humain n’est pas connu.
Dans le cadre des périodes de prolongation ouvertes des études cliniques (AIM, ATTAIN, ASSURE, IM101100, IM101101) menées auprès de patients adultes atteints de PAR (exposition moyenne de 22,7 à 38,8 mois pour les périodes à double insu et ouverte combinées), l'incidence de néoplasmes malins ne semble pas avoir augmenté par rapport à celle de la période à double insu (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Réactions liées à la perfusion
Lors des études cliniques portant sur ORENCIA, l’administration d’un prétraitement pour prévenir l’hypersensibilité n’était pas requise. Au cours des études de phase III (études AIM, ATTAIN, ASSURE, AGREE, IM101101, IM101100 et IM101043), les réactions aiguës liées à la perfusion (signalées dans l’heure suivant le début de la perfusion) ont été plus fréquentes chez les patients sous ORENCIA que chez ceux sous placebo (5,2 % vs 3,7 %, respectivement). L’effet le plus souvent signalé (> 1,0 %) avec ORENCIA vs le placebo était des étourdissements (1,5 % vs 1,0 %). Dans le cadre de l'étude AGREE, les réactions aiguës liées à la perfusion étaient également plus fréquentes chez les patients recevant ORENCIA que chez ceux recevant le placebo (6,3 % dans le groupe ABA et MTX vs 2 % dans le groupe placebo et MTX).
Les réactions aiguës liées à la perfusion qui ont été signalées chez > 0,1 % et ≤ 1 % des patients traités par ORENCIA ont été notamment des symptômes cardiopulmonaires, tels que : hypotension, baisse de tension artérielle, tachycardie, bronchospasme et dyspnée; on a aussi noté les symptômes suivants : myalgie, nausées, érythème, bouffées vasomotrices, urticaire, hypersensibilité, prurit, serrement à la gorge, gêne thoracique, frissons, extravasation au point de perfusion, douleur au point de perfusion, œdème au point de perfusion, réaction liée à la perfusion et rash. La plupart de ces réactions ont été légères ou modérées.
Chez les patients traités par ORENCIA dans le cadre d'études cliniques contrôlées et ouvertes, les cas d'hypersensibilité, d'anaphylaxie et d'hypersensibilité au médicament ont rarement été signalés. Les autres effets indésirables pouvant être associés à une hypersensibilité au médicament, comme l'hypotension, l'urticaire et la dyspnée, et survenant dans les 24 heures suivant la perfusion d'ORENCIA ont été peu fréquents (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Une petite proportion de patients des deux groupes (ORENCIA et placebo) ont abandonné leur traitement en raison d’une réaction aiguë liée à la perfusion (0,3 % sous ORENCIA et 0,1 % sous placebo).
Auto-anticorps
Lors d’études contrôlées (AIM, ATTAIN, ASSURE, IM101100, IM101101), 9,7 % des patients sous ORENCIA et 10,8 % des patients sous placebo qui avaient initialement des titres négatifs d’anticorps antinucléaires ont présenté des titres positifs, après 12 mois. On a signalé la présence d’anticorps anti-ADN bicaténaires nouvellement détectés chez 2,7 % des patients traités par ORENCIA et chez 4,7 % des patients sous placebo.
Approved 2.0v
Réactions indésirables chez les patients adultes atteints de MPOC
Lors de l’étude ASSURE, 37 patients atteints de maladie pulmonaire obstructive chronique (MPOC) ont été traités par ORENCIA et 17 ont reçu le placebo. Chez les patients atteints de MPOC, les effets indésirables ont été plus fréquents chez ceux recevant ORENCIA que chez ceux sous placebo (97 % vs 88 %, respectivement). Les troubles respiratoires sont survenus plus souvent chez les patients sous ORENCIA que chez ceux sous placebo (43 % vs 24 %, respectivement) incluant l’exacerbation de la MPOC, la toux, les râles continus et la dyspnée. Un pourcentage plus élevé de patients sous ORENCIA ont présenté un effet indésirable grave comparativement aux patients sous placebo (27 % vs 6 %), dont l’exacerbation de la MPOC (3 [8 %] des 37 patients) et la pneumonie (1 [3 %] des 37 patients).
Adultes atteints de PAR recevant ORENCIA par voie sous-cutanée :
L’étude IM101-174, une étude contrôlée d’envergure d’une durée de 6 mois portant sur 1 457 patients, visait à déterminer si l’efficacité et l’innocuité de l’abatacept administré par voie sous-cutanée (SC) étaient non inférieures à celles de l’abatacept administré par voie intraveineuse (IV) chez des patients atteints de polyarthrite rhumatoïde, recevant déjà du méthotrexate et ne répondant pas adéquatement à celui-ci (voir 14 ÉTUDES CLINIQUES). Les patients, stratifiés selon leur poids (< 60 kg, 60 à 100 kg, > 100 kg), ont été randomisés à double insu selon un rapport de 1:1 soit au groupe traité par ORENCIA SC 125 mg, administré chaque semaine après une dose de départ d’abatacept par voie IV le jour 1, soit au groupe traité par l’abatacept administré par perfusion intraveineuse les jours 1, 15, 29 et tous les 28 jours par la suite.
Tableau 6 : Réactions indésirables au médicament qui sont survenues chez au moins 1 % des patients traités par ORENCIA administré par voie sous-cutanée (IM101174)*
| Effet indésirable relié au médicament (terme choisi) | ORENCIA SC n = 736 % | ORENCIA IV n = 721 % |
|---|---|---|
| Infections et infestations | 11,3 | 12,3 |
| Infection des voies respiratoires supérieures | 2,0 | 1,8 |
| Bronchite | 1,6 | 2,1 |
| Rhinopharyngite | 1,2 | 1,4 |
| Sinusite | 1,2 | 0,3 |
| Troubles gastro-intestinaux | 4,8 | 5,8 |
| Nausées | 1,6 | 1,5 |
| Diarrhée | 1,1 | 2,2 |
| Troubles du système nerveux | 4,6 | 5,3 |
| Céphalées | 2,2 | 4,0 |
| Somnolence | 1,8 | 0,4 |
* Tous les patients ont reçu une dose de départ, ajustée selon le poids, par perfusion intraveineuse.
En raison de la voie d’administration sous-cutanée, les réactions au site d’injection ont été évaluées et sont traitées dans les sections ci-dessous.
Réactions au site d’injection chez des patients adultes atteints de PAR, traités avec ORENCIA SC
Approved 2.0v
La fréquence globale de réactions au site d’injection a été de 2,6 % (19/736) et de 2,5 % (18/721) pour les groupes recevant l’abatacept par voie sous-cutanée et par voie intraveineuse (placebo SC), respectivement. Toutes les réactions au site d’injection ont été décrites comme légères ou modérées (hématome, prurit ou érythème) et n’ont généralement pas entraîné l’interruption du traitement. Les réactions au site d’injection, décrites comme modérées, ont été signalées chez 1 des 736 patients traités par ORENCIA administré par voie sous-cutanée et chez 3 des 721 patients traités par ORENCIA administré par perfusion intraveineuse.
Adultes atteints d’arthrite psoriasique recevant ORENCIA :
L'innocuité d'ORENCIA a été évaluée chez 594 patients atteints d’arthrite psoriasique (341 patients recevant ORENCIA et 253 patients recevant le placebo) dans le cadre de deux essais à répartition aléatoire et à double insu avec témoins recevant un placebo. Parmi les 341 patients recevant ORENCIA, 213 l'ont reçu par voie sous-cutanée (IM101332) et 128, par voie intraveineuse (IM101158). Dans l'étude PsA-I (IM101332), durant la période de 24 semaines au cours de laquelle les témoins ont reçu un placebo, la proportion totale de patients présentant des réactions indésirables (effets indésirables ayant au moins un lien causal possible avec le traitement) a été semblable dans les deux groupes, ORENCIA et placebo (15,5 % et 11,4 %, respectivement). Dans l'étude PsA-I, aucune réaction indésirable n'est survenue chez ≥ 1 % des patients dans le groupe de traitement recevant ORENCIA durant la période de 24 semaines au cours de laquelle les témoins ont reçu un placebo.
Le profil d'innocuité s’est avéré comparable dans les deux études (PsA-I et PsA-II) et corrobore celui observé dans la polyarthrite rhumatoïde.
Adultes et enfants recevant une greffe de cellules souches hématopoïétiques (GSCH) provenant d’un donneur non apparenté, en prophylaxie de la maladie aiguë du greffon contre l’hôte
Les données décrites dans ce document sont tirées de l’étude clinique GVHD-1 portant sur l’administration d’ORENCIA à raison de 10 mg/kg pour la prophylaxie de la MAGH chez des patients âgés de 6 ans et plus atteints d’un cancer hématologique recevant une GCSH provenant d’un donneur non apparenté. Tous les patients étaient traités par un inhibiteur de la calcineurine et du méthotrexate en tant que traitement prophylactique de référence de la MAGH.
Dans le cadre de l’étude GVHD-1, deux cohortes ont été étudiées : 1) une cohorte à groupe unique formée de patients traités par ORENCIA (n = 43) ayant reçu une GCSH d’un donneur non apparenté de compatibilité HLA (Human leukocyte antigen ou antigène leucocytaire humain) 7 sur 8 (cohorte « 7 sur 8 »); et 2) une cohorte formée de patients qui ont reçu une GCSH d’un donneur non apparenté de compatibilité HLA 8 sur 8 (cohorte « 8 sur 8 ») et qui ont été répartis aléatoirement pour recevoir ORENCIA (n = 73) ou un placebo (n = 69). Parmi les 116 patients qui ont reçu ORENCIA, 30 (26 %) étaient âgés de 6 à 17 ans (voir 14 ÉTUDES CLINIQUES).
Vous trouverez ci-dessous les renseignements sur l’innocuité recueillis dans l’étude GVHD-1 entre la date d’administration de la première dose d’ORENCIA et le jour 225 suivant la greffe. L’incidence des réactions indésirables a été déterminée d’après les données regroupées provenant des deux cohortes de patients traités par ORENCIA (n = 116).
Les réactions indésirables graves signalées chez plus de 5 % des patients traités par ORENCIA, en association avec un inhibiteur de la calcineurine et le méthotrexate, comprenaient les suivantes : pyrexie (20 %), pneumonie (8 %), atteinte rénale aiguë (7 %), diarrhée (6 %), hypoxie (5 %) et nausées (5 %).
Approved 2.0v
Deux (1,7 %) patients ont abandonné de manière définitive le traitement par ORENCIA en raison d’une réaction indésirable (un cas de pneumonie et un cas de réaction allergique). Les réactions indésirables les plus fréquentes (≥ 10 %) observées chez les patients recevant ORENCIA étaient les suivantes : anémie, hypertension, infection par le cytomégalovirus (CMV) ou réactivation du CMV, pyrexie, pneumonie, épistaxis, diminution du nombre de lymphocytes CD4, hypermagnésémie et atteinte rénale aiguë.
Les réactions indésirables survenues fréquemment chez les patients recevant ORENCIA (à une fréquence ≥ 1 % et d’au moins 2 % de plus qu’avec le placebo) sont résumées dans le Tableau 7.
Tableau 7 : Réactions indésirables survenues chez au moins 1 % des patients atteints de la maladie aiguë du greffon contre l’hôte (MAGH) traités par ORENCIA et dont la fréquence différait de plus de 2 % entre les groupes de traitement (ORENCIA vs placebo) dans l’étude GVHD-1
| Effet indésirable | Cohorte « 7 sur 8 » | Cohorte « 8 sur 8 » | ||||
|---|---|---|---|---|---|---|
ORENCIA (+ inhibiteur de la calcineurine et MTX) (N = 43) | ORENCIA (+ inhibiteur de la calcineurine et MTX) (N = 73) | Placebo (+ inhibiteur de la calcineurine et MTX) (N = 69) | ||||
Tous les grades (%) | Grade 3 ou 4 (%) | Tous les grades (%) | Grade 3 ou 4 (%) | Tous les grades (%) | Grade 3 ou 4 (%) | |
| NOMBRE TOTAL DE SUJETS AYANT PRÉSENTÉ UN ÉVÉNEMENT | 43 (100,0) | 43 (100,0) | 73 (100,0) | 73 (100,0) | 69 (100,0) | 69 (100,0) |
| Troubles des systèmes sanguin et lymphatique | 38 (88,4) | 38 (88,4) | 61 (83,6) | 61 (83,6) | 63 (91,3) | 62 (89,9) |
| Anémie | 24 (55,8) | 24 (55,8) | 50 (68,5) | 50 (68,5) | 39 (56,5) | 39 (56,5) |
| Troubles gastro-intestinaux | 31 (72,1) | 31 (72,1) | 62 (84,9) | 62 (84,9) | 61 (88,4) | 61 (88,4) |
| Hémorragie buccale | 4 (9,3) | 4 (9,3) | 2 (2,7) | 2 (2,7) | 3 (4,3) | 3 (4,3) |
| Troubles d’ordre général et au point d’administration | 16 (37,2) | 8 (18,6) | 23 (31,5) | 15 (20,5) | 23 (33,3) | 13 (18,8) |
| Pyrexie | 12 (27,9) | 4 (9,3) | 14 (19,2) | 6 (8,2) | 14 (20,3) | 3 (4,3) |
| Troubles du système immunitaire | 19 (44,2) | 16 (37,2) | 25 (34,2) | 23 (31,5) | 24 (34,8) | 23 (33,3) |
| Maladie du greffon contre l’hôte touchant le tractus gastro-intestinal | 9 (20,9) | 5 (11,6) | 19 (26,0) | 15 (20,5) | 13 (18,8) | 13 (18,8) |
| Maladie du greffon | 8 (18,6) | 8 (18,6) | 5 (6,8) | 5 (6,8) | 9 (13,0) | 8 (11,6) |
Approved 2.0v
| contre l’hôte touchant la peau | ||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Maladie aiguë du greffon contre l’hôte touchant la peau | 4 (9,3) | 4 (9,3) | 5 (6,8) | 4 (5,5) | 3 (4,3) | 3 (4,3) | ||||||||||||||
| Maladie chronique du greffon contre l’hôte touchant les yeux | 3 (7,0) | 1 (2,3) | 0 | 0 | 1 (1,4) | 1 (1,4) | ||||||||||||||
| Infections et infestations | 30 (69,8) | 30 (69,8) | 50 (68,5) | 50 (68,5) | 53 (76,8) | 52 (75,4) | ||||||||||||||
| Réactivation de l’infection par le cytomégalovirus | 8 (18,6) | 8 (18,6) | 15 (20,5) | 15 (20,5) | 9 (13,0) | 9 (13,0) | ||||||||||||||
| Pneumonie | 8 (18,6) | 8 (18,6) | 9 (12,3) | 9 (12,3) | 7 (10,1) | 6 (8,7) | ||||||||||||||
| Infection par le cytomégalovirus | 3 (7,0) | 3 (7,0) | 8 (11,0) | 8 (11,0) | 6 (8,7) | 6 (8,7) | ||||||||||||||
| Infection des voies urinaires | 5 (11,6) | 5 (11,6) | 5 (6,8) | 4 (5,5) | 6 (8,7) | 6 (8,7) | ||||||||||||||
| Infection des voies respiratoires supérieures | 1 (2,3) | 0 | 8 (11,0) | 6 (8,2) | 4 (5,8) | 3 (4,3) | ||||||||||||||
| Réactivation de l’infection par le virus Epstein-Barr | 3 (7,0) | 3 (7,0) | 1 (1,4) | 1 (1,4) | 1 (1,4) | 1 (1,4) | ||||||||||||||
| Infection des muqueuses | 2 (4,7) | 2 (4,7) | 1 (1,4) | 1 (1,4) | 1 (1,4) | 1 (1,4) | ||||||||||||||
| Analyses | 43 (100,0) | 43 (100,0) | 68 (93,2) | 68 (93,2) | 69 (100,0) | 69 (100,0) | ||||||||||||||
| Diminution du nombre de lymphocytes CD4 | 6 (14,0) | 6 (14,0) | 10 (13,7) | 10 (13,7) | 6 (8,7) | 6 (8,7) | ||||||||||||||
| Taux accru d’aspartate aminotransférase | 8 (18,6) | 8 (18,6) | 7 (9,6) | 7 (9,6) | 11 (15,9) | 11 (15,9) | ||||||||||||||
| Diminution de la diurèse | 1 (2,3) | 1 (2,3) | 4 (5,5) | 4 (5,5) | 1 (1,4) | 1 (1,4) | ||||||||||||||
| Augmentation du temps de thromboplastine partielle activée | 0 | 0 | 4 (5,5) | 4 (5,5) | 1 (1,4) | 1 (1,4) | ||||||||||||||
| Troubles du métabolisme et de la | 31 (72,1) | 31 (72,1) | 66 (90,4) | 66 (90,4) | 65 (94,2) | 65 (94,2) | ||||||||||||||
Approved 2.0v
| nutrition | ||||||
|---|---|---|---|---|---|---|
| Déshydratation | 9 (20,9) | 9 (20,9) | 36 (49,3) | 36 (49,3) | 30 (43,5) | 30 (43,5) |
| Diminution de l’appétit | 17 (39,5) | 17 (39,5) | 21 (28,8) | 21 (28,8) | 25 (36,2) | 25 (36,2) |
| Hyperglycémie | 11 (25,6) | 11 (25,6) | 15 (20,5) | 15 (20,5) | 16 (23,2) | 16 (23,2) |
| Hyponatrémie | 6 (14,0) | 6 (14,0) | 11 (15,1) | 11 (15,1) | 9 (13,0) | 9 (13,0) |
| Hypermagnésémie | 2 (4,7) | 2 (4,7) | 13 (17,8) | 13 (17,8) | 7 (10,1) | 7 (10,1) |
| Acidose | 1 (2,3) | 1 (2,3) | 5 (6,8) | 5 (6,8) | 1 (1,4) | 1 (1,4) |
| Troubles musculosquelettiques et du tissu conjonctif | 8 (18,6) | 7 (16,3) | 22 (30,1) | 22 (30,1) | 11 (15,9) | 11 (15,9) |
| Dorsalgie | 3 (7,0) | 3 (7,0) | 7 (9,6) | 7 (9,6) | 2 (2,9) | 2 (2,9) |
| Faiblesse musculaire | 0 | 0 | 6 (8,2) | 6 (8,2) | 2 (2,9) | 2 (2,9) |
| Douleurs aux extrémités | 3 (7,0) | 3 (7,0) | 3 (4,1) | 3 (4,1) | 2 (2,9) | 2 (2,9) |
| Myalgie | 0 | 0 | 3 (4,1) | 3 (4,1) | 1 (1,4) | 1 (1,4) |
| Troubles du système nerveux | 7 (16,3) | 7 (16,3) | 17 (23,3) | 15 (20,5) | 15 (21,7) | 13 (18,8) |
| Neuropathie sensorielle périphérique | 1 (2,3) | 1 (2,3) | 6 (8,2) | 6 (8,2) | 1 (1,4) | 1 (1,4) |
| Syndrome d’encéphalopathie postérieure réversible | 1 (2,3) | 1 (2,3) | 3 (4,1) | 3 (4,1) | 1 (1,4) | 1 (1,4) |
| Troubles psychiatriques | 3 (7,0) | 3 (7,0) | 11 (15,1) | 11 (15,1) | 9 (13,0) | 9 (13,0) |
| Délire | 2 (4,7) | 2 (4,7) | 5 (6,8) | 5 (6,8) | 3 (4,3) | 3 (4,3) |
| Anxiété | 1 (2,3) | 1 (2,3) | 4 (5,5) | 4 (5,5) | 2 (2,9) | 2 (2,9) |
| Troubles rénaux et urinaires | 8 (18,6) | 8 (18,6) | 18 (24,7) | 18 (24,7) | 15 (21,7) | 15 (21,7) |
| Atteinte rénale aiguë | 4 (9,3) | 3 (7,0) | 11 (15,1) | 11 (15,1) | 7 (10,1) | 7 (10,1) |
| Maladie rénale chronique | 3 (7,0) | 3 (7,0) | 8 (11,0) | 8 (11,0) | 4 (5,8) | 4 (5,8) |
| Hématurie | 3 (7,0) | 3 (7,0) | 2 (2,7) | 2 (2,7) | 2 (2,9) | 2 (2,9) |
| Troubles respiratoires, thoraciques et médiastinaux | 17 (39,5) | 16 (37,2) | 23 (31,5) | 23 (31,5) | 30 (43,5) | 30 (43,5) |
Approved 2.0v
| Épistaxis | 5 (11,6) | 5 (11,6) | 12 (16,4) | 12 (16,4) | 7 (10,1) | 7 (10,1) |
|---|---|---|---|---|---|---|
| Hypoxie | 8 (18,6) | 7 (16,3) | 7 (9,6) | 7 (9,6) | 9 (13,0) | 9 (13,0) |
| Pneumonite | 2 (4,7) | 2 (4,7) | 1 (1,4) | 1 (1,4) | 1 (1,4) | 1 (1,4) |
| Troubles vasculaires | 27 (62,8) | 27 (62,8) | 38 (52,1) | 38 (52,1) | 36 (52,2) | 36 (52,2) |
| Hypertension | 21 (48,8) | 21 (48,8) | 31 (42,5) | 31 (42,5) | 26 (37,7) | 26 (37,7) |
Infections
L’incidence globale des infections de grade 3 ou plus a été de 69 % chez les patients traités par ORENCIA et de 75 % chez les patients sous placebo. Les infections graves le plus souvent signalées étaient la virémie à CMV et la virémie à VEB. La virémie à CMV a été signalée chez 47,4 % des patients traités par ORENCIA et 43,5 % des patients sous placebo, alors que la maladie invasive à CMV a été signalée chez 6,9 % des patients traités par ORENCIA et 2,9 % des patients sous placebo. On a signalé une virémie à VEB chez 39,7 % des patients traités par ORENCIA et 30,4 % des patients sous placebo (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Réactions liées à la perfusion
Des effets indésirables entourant le moment de la perfusion ont été signalés dans les 24 heures suivant la perfusion chez 12,1 % des patients traités par ORENCIA et chez un pourcentage similaire de patients sous placebo. Les réactions les plus fréquentes étaient les nausées (6,9 %) et les réactions liées à la perfusion (2,6 %).
8.2.1 Effets indésirables observés au cours des études cliniques – enfants
Patients atteints de PIJ/PJ recevant ORENCIA par voie intraveineuse :
En général, la fréquence et le type d’effets indésirables observés chez les enfants et les adolescents étaient comparables à ceux observés chez les adultes et la majorité était d’intensité légère ou modérée (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES, 8.2 Effets indésirables observés dans les études cliniques).
Le Tableau 8 ci-dessous présente la liste des réactions indésirables au médicament (effets indésirables qui ont au moins un lien causal possible avec le traitement) qui sont survenues chez au moins 1 % des enfants recevant ORENCIA au cours de la période A (période préparatoire ouverte sous abatacept) de l’étude en trois parties menée auprès d’enfants atteints de PIJ polyarticulaire.
Tableau 8 : Réactions indésirables au médicament qui sont survenues chez au moins 1 % des patients traités par ORENCIA au cours de la période A (période préparatoire ouverte sous abatacept) de l’étude sur l’arthrite idiopathique juvénile
| Effet indésirable relié au médicament (terme choisi) | ORENCIA n = 190 % |
|---|---|
| Troubles des systèmes sanguin et lymphatique | |
| Leucopénie | 1,6 |
| Troubles gastro-intestinaux | |
| Nausées | 2,1 |
Approved 2.0v
| Douleurs abdominales | 1,1 |
|---|---|
| Stomatite aphteuse | 1,1 |
| Diarrhée | 1,1 |
| Ulcération buccale | 1,1 |
| Vomissements | 1,1 |
| Troubles d’ordre général et au point d’administration | |
| Asthénie | 1,1 |
| Fatigue | 1,1 |
| Pyrexie | 1,1 |
| Infections et infestations | |
| Sinusite | 2,1 |
| Infection des voies respiratoires supérieures | 1,6 |
| Rhinopharyngite | 1,1 |
| Otite moyenne aiguë | 1,1 |
| Rhinite | 1,1 |
| Troubles du système nerveux | |
| Céphalées | 5,3 |
| Étourdissements | 2,6 |
| Troubles rénaux et urinaires | |
| Hématurie | 1,1 |
| Atteintes cutanées et sous-cutanées | |
| Prurit | 1,1 |
| Rash | 1,1 |
| Troubles vasculaires | |
| Bouffées vasomotrices | 1,1 |
Le Tableau 9 ci-dessous présente la liste des réactions indésirables au médicament (effets indésirables qui ont au moins un lien causal possible avec le traitement) survenues chez au moins 1 % des enfants recevant ORENCIA au cours de la période B (période à double insu) de l’étude en trois parties menée auprès d’enfants atteints de PIJ polyarticulaire.
Tableau 9 : Réactions indésirables au médicament survenues chez au moins 1 % des patients traités par ORENCIA au cours de la période B (période à double insu contrôlée par placebo) de l’étude sur l’arthrite idiopathique juvénile
| Effet indésirable relié au médicament (terme choisi) | ORENCIA n = 60 % | Placebo n = 62 % |
|---|
Approved 2.0v
| Troubles des systèmes sanguin et lymphatique | ||
|---|---|---|
| Leucopénie | 0 | 3,2 |
| Éosinophilie | 0 | 1,6 |
| Neutropénie | 0 | 1,6 |
| Troubles gastro-intestinaux | ||
| Douleurs abdominales | 1,7 | 1,6 |
| Nausées | 1,7 | 1,6 |
| Stomatite aphteuse | 1,7 | 0 |
| Hyperplasie gingivale | 0 | 1,6 |
| Troubles d’ordre général et au point d’administration | ||
| Pyrexie | 0 | 1,6 |
| Infections et infestations | ||
| Sinusite | 1,7 | 3,2 |
| Grippe | 1,7 | 1,6 |
| Rhinite | 1,7 | 1,6 |
| Pityriasis versicolor | 1,7 | 1,6 |
| Infection des voies respiratoires supérieures | 1,7 | 1,6 |
| Bactériurie | 1,7 | 0 |
| Otite externe | 1,7 | 0 |
| Otite moyenne aiguë | 0 | 1,6 |
| Candidose cutanée | 0 | 1,6 |
| Varicelle | 0 | 1,6 |
| Néoplasmes bénins, malins et non précisés (incluant kystes et polypes) | ||
| Papillome cutané | 0 | 1,6 |
| Troubles de l’appareil reproducteur et troubles mammaires | ||
| Pertes vaginales | 0 | 1,6 |
| Troubles du système nerveux | ||
| Céphalées | 1,7 | 1,6 |
| Encéphalite | 0 | 1,6 |
Approved 2.0v
| Troubles rénaux et urinaires | ||
|---|---|---|
| Leucocyturie | 1,7 | 0 |
| Atteintes cutanées et sous-cutanées | ||
| Pityriasis | 1,7 | 0 |
| Lésion cutanée | 1,7 | 0 |
| Dermatite atopique | 0 | 1,6 |
| Eczéma | 0 | 1,6 |
| Troubles vasculaires | ||
| Hypotension | 1,7 | 0 |
Le
Tableau 10 ci-dessous présente la liste des réactions indésirables au médicament (effets indésirables qui ont au moins un lien causal possible avec le traitement) survenues chez au moins 1 % des enfants recevant ORENCIA au cours de la période C (période de prolongation ouverte) de l’étude en trois parties menée auprès d’enfants atteints de PIJ polyarticulaire.
Tableau 10 : Réactions indésirables au médicament qui sont survenues chez au moins 1 % des patients traités par ORENCIA au cours de la période C (période de prolongation ouverte) de l’étude sur l’arthrite idiopathique juvénile
| Effet indésirable relié au médicament (terme choisi) | ORENCIA n = 153 % |
|---|---|
| Troubles des systèmes sanguin et lymphatique | |
| Éosinophilie | 3,9 |
| Leucopénie | 2,6 |
| Troubles oculaires | |
| Conjonctivite | 1,3 |
| Troubles gastro-intestinaux | |
| Douleurs abdominales | 2,0 |
| Nausées | 2,0 |
| Vomissements | 1,3 |
| Troubles d’ordre général et au point d’administration | |
| Réactions liées à la perfusion | 1,3 |
| Infections et infestations | |
| Infection des voies respiratoires supérieures | 5,9 |
| Sinusite | 3,3 |
| Rhinite | 2,0 |
Approved 2.0v
| Bactériurie | 1,3 |
|---|---|
| Herpès simplex | 1,3 |
| Otite moyenne | 1,3 |
| Amygdalite | 1,3 |
| Vulvovaginite | 1,3 |
| Troubles du système nerveux | |
| Étourdissements | 1,3 |
| Troubles rénaux et urinaires | |
| Hématurie | 1,3 |
| Troubles respiratoires, thoraciques et médiastinaux | |
| Toux | 2,6 |
| Douleur pharyngo-laryngienne | 1,3 |
| Atteintes cutanées et sous-cutanées | |
| Lésion cutanée | 1,3 |
| Urticaire | 1,3 |
Infections
Lors de la période préparatoire ouverte de quatre mois, on a signalé des infections chez 36 % des patients. Les infections les plus fréquentes ont été les infections des voies respiratoires supérieures (14 [7,4 %]) et la rhinopharyngite (11 [5,8 %]). Mis à part les infections des voies respiratoires supérieures et la rhinopharyngite, on a signalé peu de cas d’infections. Aucun cas de pneumonie ou d’infection opportuniste n’a été observé.
Lors de la phase à double insu, on a signalé des infections dans les groupes recevant l’abatacept et le placebo (45 % et 44 %); la grippe (5 cas [8,3 %] vs 4 [6,5 %]), la bactériurie (4 cas [6,7 %] vs 0 [0 %]), la rhinopharyngite (4 cas [6,7 %] vs 3 [4,8 %]) et les infections des voies respiratoires supérieures (4 cas [6,7 %] vs 5 [8,1 %]) ont été les effets indésirables les plus fréquemment signalés.
Réactions liées à la perfusion
Lors de la phase préparatoire ouverte de l’étude, huit (4,2 %) patients ont présenté des réactions aiguës liées à la perfusion; tous les cas, sauf un, étaient bénins et aucun cas grave n’a été observé. La plupart des réactions indésirables liées à la perfusion ont été signalées comme des événements uniques ne survenant que chez un seul patient, sans récurrence; des céphalées et des étourdissements ont été signalés chez quatre et deux patients, respectivement. Lors de la phase à double insu, des réactions aiguës liées à la perfusion ont été signalées chez 1,7 % des patients dans le groupe recevant l’abatacept et chez 3,2 % des patients dans le groupe sous placebo; tous les cas étaient bénins ou modérés et aucun cas grave n’a été observé.
Auto-anticorps
Au cours de la période A de l’étude menée chez les enfants, 10,6 % des patients recevant ORENCIA qui avaient initialement des titres négatifs d’anticorps antinucléaires ont présenté des titres positifs au
Approved 2.0v
jour 113. Pendant la période B, 5,9 % des patients recevant ORENCIA et 4,0 % des patients sous placebo qui avaient initialement des titres négatifs d’anticorps antinucléaires ont présenté des titres positifs au jour 169.
Au cours de la période A, on a signalé la présence d’anticorps anti-ADN bicaténaires nouvellement détectés chez 6,2 % des patients traités par ORENCIA au jour 113. Lors de la période B, on a signalé la présence d’anticorps anti-ADN bicaténaires nouvellement détectés chez 2,3 % des patients traités par ORENCIA et chez 0 % des patients sous placebo au jour 169.
Cancers
On a signalé un cas isolé de leucémie lymphoïde aiguë pendant l’étude menée chez les enfants. Aucun autre cas de cancer n’a été signalé.
Prophylaxie de la maladie aiguë du greffon contre l’hôte
L’innocuité d’ORENCIA, administré en association avec un inhibiteur de la calcineurine et du méthotrexate dans la prophylaxie de la maladie aiguë du greffon contre l’hôte (MAGH) chez des enfants qui doivent recevoir une greffe de cellules souches hématopoïétiques (GCSH) provenant d’un donneur compatible non apparenté ou d’un donneur non apparenté présentant une incompatibilité à un allèle, a été évaluée dans le cadre de l’étude GVHD-1. Les types d’effets indésirables signalés dans la population âgée de 6 à 17 ans correspondaient à ceux attendus chez les enfants atteints d’un cancer hématologique recevant une GCSH. L’examen de ces effets n’a révélé aucune préoccupation imprévue concernant l’innocuité chez les enfants traités par ORENCIA (voir 8.1 Aperçu des effets indésirables).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Adultes atteints de PAR recevant ORENCIA par voie intraveineuse :
Les réactions indésirables signalées chez moins de 1 % des patients recevant ORENCIA dans le cadre d’études cliniques à double insu (n = 2 653) qui ne figurent pas au Tableau 4, sont indiquées ci-dessous selon l’appareil ou le système touché.
Système hématologique et système lymphatique : leucopénie, neutropénie, thrombocytopénie, thrombocythémie, insuffisance médullaire, dépression médullaire, anémie ferriprive, douleurs des ganglions lymphatiques, lymphocytose, monocytopénie, tendance accrue aux ecchymoses, pancytopénie.
Cœur : angine de poitrine, angine instable, occlusion coronarienne, palpitations, tachycardie, bradycardie, arythmies, bloc auriculo-ventriculaire du premier degré, myocardite suite à une infection, extrasystoles supraventriculaires, extrasystoles ventriculaires.
Oreille et labyrinthe : inconfort à l’oreille, vertiges, surdité bilatérale, congestion du conduit auditif, obstruction de la trompe d’Eustache, sensation de pression dans l’oreille.
Système endocrinien : goitre.
Yeux : dacryosténose acquise, diplopie, baisse de l'acuité visuelle, irritation oculaire, vision trouble, troubles de la vue, prurit oculaire, cécité unilatérale, hémorragie conjonctivale, hyperémie conjonctivale, ulcère cornéen, hémorragie oculaire, inflammation oculaire, douleurs oculaires, rougeur des yeux, œdème des yeux, kératite, kératite ulcérative, hyperémie oculaire, presbytie, photophobie, occlusion de la veine rétinienne, rétinopathie hypertensive, scotome.
Approved 2.0v
Appareil gastro-intestinal : prurit anal, stomatite aphteuse, ulcère aphteux, constipation, stomatite, caries dentaires, gastrite, selles molles, gingivite, reflux gastro-œsophagien, aptyalisme, distension abdominale, fèces anormales, diverticulite, épigastralgie, gêne buccale, phlyctène sur la langue, troubles de l’estomac, duodénite, entérite, modification de la couleur des selles, selles fréquentes, troubles gastro-intestinaux, gastro-œsophagite, hémorragie gingivale, inconfort au niveau des gencives, ulcération gingivale, glossodynie, selles rares, hémorragie intestinale, lèvres sèches, lèvres douloureuses, œsophagite, odynophagie, phlyctène sur les muqueuses buccales, masse pancréatique, pancréatite, paresthésie orale, hypertrophie de la parotide, proctalgie, hypertrophie des glandes salivaires, hypersécrétion salivaire, stéatorrhée, hémorragie digestive haute, érythème de la muqueuse buccale.
Troubles d’ordre général ou au point d’administration : douleur axillaire, symptômes pseudogrippaux, douleurs, réaction au point d’injection, sensation d’avoir froid, trouble de la démarche, ecchymoses au site d'injection, douleurs au point d’injection, œdème au site d’injection, chaleur au point d’injection, nodule, érythème au point d’injection, inflammation des muqueuses, douleurs thoraciques d’origine non cardiaque, sensation d’avoir chaud, brûlure au point de perfusion, érythèmes au site de perfusion, thrombose au site de perfusion, rash au point de perfusion, réaction au point de perfusion, œdème local, inflammation localisée, réaction liée à la perfusion, hémorragie au point d’injection, douleur au point d’application, douleurs faciales, œdème généralisé, altération de la cicatrisation, inflammation au point de perfusion, prurit au point d’infusion, hypersensibilité au point d’injection, phlébite au point d’injection, thrombose au point d’injection, ulcération des muqueuses, œdème qui prend le godet, apathie, ulcère, mort subite, douleur au site de ponction veineuse.
Appareil hépatobiliaire : lésion hépatique induite par un médicament, fonction hépatique anormale, hypertransaminasémie.
Système immunitaire : nodules rhumatoïdes, hypersensibilité, hypersensibilité au médicament, hypogammaglobulinémie, allergie saisonnière.
Infections et infestations : acarodermatite, pneumonie, dermatomycose, vaginose bactérienne, bronchite aiguë, infection de l’oreille, giardiase, morsure infectée, infection des voies respiratoires, laryngite, infection localisée, infection des voies respiratoires inférieures, mycose vaginale, infection dentaire, infection due au virus herpès, ulcère cutané infecté, onychomycose, trachéite, infection gingivale, tinea corporis, infection fongique de la bouche, paronychie, amygdalite bactérienne, amygdalite virale, la fièvre typhoïde, infection postopératoire, pyodermite, pyurie, infection des tissus mous, bronchopneumonie, infection oculaire, infection fongique de l’œil, infection virale de l’œil, infection fongique des voies génitales, infection unguéale, pneumonie bactérienne, pulpite dentaire, pyélonéphrite, pyélonéphrite aiguë, infection bactérienne des voies urinaires, candidose vaginale, candidose, pharyngo-amygdalite, vaginite, pharyngite à staphylocoque, abcès intestinal, abcès buccal, sinusite aiguë, arthrite bactérienne, bactériémie, phlyctène infectée, borréliose, aspergillose bronchopulmonaire, bursite infectieuse, cellulite staphylococcique, cervicite, conjonctivite, conjonctivite bactérienne, infection du lobe de l’oreille, empyème, entérobiase, infection des voies urinaires due à Escherichia, infection de la paupière, infection gastro-intestinale, abcès gingival, abcès à l’aine, hépatite E, l'herpès simplex, oignon infecté, infection, labyrinthite, laryngopharyngite, laryngotrachéobronchite, pneumonie lobaire, mycétome mycotique, pustule buccal, infection virale à papillome, abcès péridiverticulaire, pharyngite streptococcique, pneumonie à Hæmophilus, pneumonie due à Influenzæ, rash pustulaire, infection bactérienne des voies respiratoires, rhinite, infection bactérienne de la peau, septicémie streptococcique, surinfection, urosepsie, vaginite bactérienne, varicelle, infection mycotique vulvovaginale, infection de plaie due aux
Approved 2.0v
staphylocoques, pneumonie pseudomonas, infection bactérienne des voies respiratoires inférieures, infection postopératoire de la plaie, infection des voies respiratoires.
Blessures, empoisonnement et complications après une intervention : chute, excoriation, luxation articulaire, fracture par tassement, sensation d’asphyxie, lésion articulaire, amputation traumatique d’un membre, blessure au cou, entorse aux ligaments, surdosage, céphalées procédurale, cicatrice, toxicité à différents agents, sécrétion de la plaie.
Résultats des analyses : augmentation du taux des anticorps antinucléaires, baisse de la tension artérielle, gain de poids, taux accru d’enzymes hépatiques, baisse du nombre de leucocytes, résultat anormal au test d’exploration fonctionnelle hépatique, fréquence cardiaque accrue, hausse du volume moyen des cellules, taux accru des transaminases, résultat positif à la culture bactérienne, hausse de la glycémie, baisse du taux sanguin d’immunoglobuline G, baisse du taux sanguin d’immunoglobuline M, baisse du taux sanguin de fer, élévation du taux sanguin de phosphore, élévation du taux sanguin de potassium, baisse du taux sanguin de potassium, baisse du taux sanguin de sodium, anomalie de la repolarisation électrocardiographique, baisse de l'hématocrite, fréquence cardiaque irrégulière, baisse du nombre de plaquettes, élévation du nombre de plaquettes, baisse du nombre d’érythrocytes, accélération de la fréquence respiratoire, présence de leucocytes au test urinaire, test positif au staphylocoque.
Métabolisme et alimentation : anorexie, diminution de l'appétit, intolérance au glucose, hyperlipidémie, hyperuricémie, hypoalbuminémie, hypocalcémie, diabète de type 2.
Appareil musculosquelettique et tissus conjonctifs : douleurs dans un membre, arthralgie, crampes musculaires, nodule sur un membre, douleurs myofasciales, crampes nocturnes, douleurs à la paroi thoracique, œdème articulaire, syndrome de type lupus, contracture musculaire, fatigue musculaire, myosite, masse au cou, douleurs à la mâchoire, sensation de lourdeur, lupus érythémateux disséminé, tendinite, œdème des tissus mous, trouble ligamentaire, malaise aux membres.
Néoplasmes bénins, malins et non précisés (incluant kystes et polypes) : la maladie de Bowen, papillome cutané, carcinome basocellulaire, fibroadénome du sein, papillome intracanalaire du sein, néoplasme pulmonaire malin, lymphome, hypernéphrome (stade non précisé), kératose séborrhéique, carcinome spinocellulaire de la peau.
Système nerveux : paresthésie, tremblements, hypoesthésie, dyskinésie, syndrome des jambes sans repos, syncope vaso-vagale, paralysie faciale, algodystrophie sympathique réflexe, crises partielles complexes, troubles de l’attention, formication, inconfort au niveau de la tête hyper-esthésie, perte de conscience, migraine avec aura, névralgie, neuromyopathie, présyncope, sciatalgie, sédation, troubles sensoriels, syncope, céphalée de tension, trouble du champ visuel.
Troubles psychiatriques : insomnie, dépression, anxiété, irritabilité, nervosité, crainte de la mort, agitation, humeur dépressive, humeur exaltée, apragmatisme, cauchemars, inquiétude, cris, troubles du sommeil.
Reins et appareil urinaire : pollakiurie, protéinurie, incontinence urinaire.
Appareil reproducteur et seins : aménorrhée, ménorragie, métrorragie, écoulement génital, kyste mammaire, masse sur un sein, prurit génital chez la femme, pertes vaginales, hyperplasie mammaire, dysfonctionnement érectile, symptômes ménopausiques, oligoménorrhée, hémorragie urinaire, prurit vulvovaginal.
Troubles respiratoires, thoraciques et médiastinaux : asphyxie, hyperréactivité bronchique, bronchiectasie, dyspnée, dyspnée d’effort, congestion nasale, irritation de la gorge, toux productive, exacerbation de la
Approved 2.0v
maladie pulmonaire obstructive chronique, craquements dans les poumons, enrouement, crépitations dans les poumons, serrement de gorge, râles, gêne nasale, polype bronchique, maladie pulmonaire obstructive chronique, gorge sèche, exacerbation de la dyspnée, hémoptysie, problème nasal, sécheresse nasale, obstruction nasale, prurit nasal, ulcère nasal, inconfort au niveau des sinus paranasaux, douleur pharyngo-laryngienne, embolie pulmonaire, masse pulmonaire, rhinite saisonnière, douleurs sinusales, congestion des voies respiratoires supérieures.
Peau et tissus sous-cutanés : alopécie, eczéma dyshidrotique, éruption avec desquamation, psoriasis en gouttes, hyperhidrose, érythème, dermatite, peau sèche, formation d’ecchymose, dermatite allergique, rash maculaire, acné, kyste dermique, psoriasis, rash maculopapuleux, kératose actinique, érythème multiforme, sensation de brûlure de la peau, œdème du visage, vasculite leucocytoclastique, rash squameux, dermatite acnéiforme, dermatite atopique, dermatite bulleuse, dermatite psoriasiforme, dyshidrose, éphélides, exanthème, exfoliation localisée, atteinte unguéale, onychorrhexis, ongles cassants, kératodermie palmo-plantaire, panniculite, pétéchies, trouble de pigmentation, pityriasis, pyoderme, madarose, dystrophie des ongles, cicatrice, séborrhée, desquamation de la peau, changement de couleur de la peau, induration cutanée, nodule cutané, rash sur atteinte vasculitique, croûte, masse sur la peau.
Interventions chirurgicales et médicales : hormonothérapie substitutive.
Système vasculaire : rougissement, hypotension, bouffées vasomotrices, hyperémie, crise d’hypertensive, lymphœdème, tension artérielle mal maîtrisée, vascularite rhumatoïde, douleurs veineuses, fragilité capillaire, thrombose veineuse profonde, infarctus, refroidissement des membres, ischémie périphérique, ulcération variqueuse, rupture de vaisseau, angéite nécrosante.
Les réactions indésirables signalées chez moins de 1 % des patients recevant l'association ORENCIA et MTX dans le cadre de l'étude AGREE qui ne figurent pas au Tableau 5 sont indiquées ci-dessous selon l'appareil ou le système touché.
Troubles des systèmes hématologique et lymphatique : anémie
Oreille et labyrinthe : vertiges.
Yeux : irritation oculaire, presbytie.
Appareil gastro-intestinal : vomissements, douleurs abdominales hautes, xérostomie, dyspepsie, douleurs abdominales, gastrite, hémorragie digestive haute, douleurs gastro-intestinales, ulcération gingivale, lèvres sèches.
Troubles d'ordre général ou au point d'administration : malaise, douleurs thoraciques, asthénie, gêne thoracique, douleurs axillaires, frissons, sensation d'avoir chaud, réaction liée à la perfusion, érythème au point de perfusion, douleurs au point de perfusion, décès soudain.
Appareil hépatobiliaire : fonction hépatique anormale.
Système immunitaire : hypersensibilité.
Infections et infestations : gastroentérite, abcès dentaire, pneumonie, infection des voies respiratoires, sinusite, amygdalite, infection virale des voies respiratoires supérieures, acariose, furoncle, herpès génital, pied d'athlète, acarodermatite, infection bactérienne, bronchopneumonie, cystite, infection de l'oreille, rash fongique, laryngite, infection pulmonaire pseudomonale, rhinite, septicémie, infection des tissus mous, pityriasis versicolor, infection vaginale.
Blessures, empoisonnement et complications après une intervention : contusion.
Approved 2.0v
Résultats des analyses : taux accru de transaminases, taux accru de gamma-glutamyltransférase, taux accru de phosphatase alcaline sérique, hausse de la tension artérielle.
Métabolisme et alimentation : diabète sucré.
Appareil musculosquelettique et tissus conjonctifs : douleurs au dos, œdème articulaire, trouble ligamentaire, raideur musculosquelettique, douleurs dans un membre, lupus érythémateux disséminé.
Néoplasmes bénins, malins et non spécifiés (incluant kystes et polypes) : néoplasme pulmonaire, papillome cutané.
Système nerveux : dysgueusie, paresthésie.
Troubles psychiatriques : dépression, insomnie, nervosité.
Appareil reproducteur et seins : masse sur un sein, douleur mammaire.
Appareil respiratoire, thorax et médiastin : congestion nasale, douleur pharyngo-laryngienne, rhinorrhée, congestion sinusale, dyspnée d'effort, gêne nasale, sécheresse nasale.
Peau et tissus sous-cutanés : rash, alopécie, urticaire, acné, eczéma, dystrophie unguéale, prurit, psoriasis, lésion cutanée.
Système vasculaire : bouffées vasomotrices, hyperémie, hypotension.
Adultes atteints de PAR recevant ORENCIA par voie sous-cutanée :
Les réactions indésirables signalées chez moins de 1 % des patients recevant ORENCIA SC dans l’essai IM101-174, qui ne figurent pas au Tableau 6 sont répertoriées ci-dessous selon l’appareil ou le système touché.
Infections et infestations : infection de l’appareil urinaire, pharyngite, gastroentérite, grippe, zona, herpès buccal, abcès sous-cutané, cystite, infection cutanée fongique, infection des voies respiratoires inférieures, herpès simplex, amygdalite, candidose, pharyngo-amygdalite, infection virale des voies respiratoires supérieures, cellulite, pneumonie, gastroentérite virale, abcès dentaire, varicelle, amygdalite aiguë, bactériurie asymptomatique, bronchopneumonie, otite infectieuse, furoncle, infection, laryngite, pneumonie primaire atypique, pyélonéphrite, sepsie, sepsie à staphylocoques, pityriasis versicolor, trachéite, fièvre typhoïde, ulcère cutané infecté, infection de l’appareil respiratoire, arthrite infectieuse, tinea corporis, cervicite, infection oculaire, infection gastro-intestinale virale, herpès génital, infection par le virus de l’herpès, ténosynovite infectieuse, infection localisée, candidose buccale, infection fongique buccale, pyélonéphrite aiguë, éruption pustuleuse, rhinite, candidose cutanée, amygdalite bactérienne, candidose vulvo-vaginale.
Troubles d’ordre général et au point d’administration : fatigue, œdème périphérique, prurit au point d’injection, érythème au site d’injection, fièvre, asthénie, malaise, hématome au point d’injection, frissons, syndrome grippal, éruption au point d’injection, douleur au point d’injection, papule au point d’injection, réaction au point d’injection, douleur thoracique, œdème, gêne thoracique, décès, hémorragie au point d’injection, irritation au point d’injection, gonflement au point d’injection, vésicules au point d’injection, nodule, soif, urticaire au point d’injection, réaction au point d’administration, thrombose au site de perfusion, modification de couleur au point d’injection, macule au point d’injection, inflammation des muqueuses, douleurs.
Approved 2.0v
Troubles gastro-intestinaux : douleur abdominale, gastrite, vomissements, ulcération buccale, douleurs abdominales hautes, constipation, stomatite aphteuse, dyspepsie, stomatite, gingivite, hématochézie, hématome intra-abdominal, odynophagie, gêne abdominale, douleurs abdominales basses, selles anormales, chéilite, dysphagie, coloration anormale des selles, flatulences, œdème labial, ulcération labiale, langue scrotale, hypertrophie des glandes salivaires.
Troubles du système nerveux : étourdissements, paresthésie, hypoesthésie, dysgueusie, hémi-céphalée, migraine, contractions musculaires involontaires, tremblements.
Troubles de la peau et des tissus sous-cutanés : urticaire, érythème, éruption, alopécie, éruption papuleuse, desquamation, psoriasis, prurit, acné, purpura, lésion cutanée, dermatite, éruption prurigineuse, éruption médicamenteuse, eczéma, troubles du système pileux, croissance pileuse anormale, texture pileuse anormale, hyperhidrose, onychose, ulcère cutané, érythème vasculaire cutané.
Troubles respiratoires, thoraciques et médiastinaux : toux, douleur oropharyngée, dyspnée, congestion des sinus, crise d’asthme, dyspnée d’effort, hypoxie, maladie pulmonaire interstitielle, écoulement post-nasal, rhinorrhée, trouble pulmonaire, congestion nasale, hypersécrétion des sinus paranasaux, épanchement pleural.
Résultats des analyses et des mesures : augmentation de l’alanine aminotransférase, de la tension artérielle et de l’aspartate aminotransférase, résultat anormal au test d’exploration fonctionnelle hépatique, augmentation de la pression diastolique, résultat positif au test d’anticorps anti-ADN, augmentation de la fréquence cardiaque, diminution des leucocytes, augmentation de la créatininémie, diminution du phosphore sanguin, augmentation de la température corporelle, augmentation de la gamma-glutamyltransférase, prise de poids.
Troubles musculosquelettiques et du tissu conjonctif : dorsalgie, arthralgie, douleurs aux extrémités, myalgie, spasmes musculaires, bursite, faiblesse musculaire, ostéopénie, raideur musculaire, douleurs musculosquelettiques, cervicalgie, nodules aux extrémités.
Lésions, intoxications et complications après intervention : toxicité médicamenteuse, contusion, douleur due à l’intervention, hématome sous-cutané, nausées dues à l’intervention, excoriation, lésion musculaire, étourdissements dus à l’intervention, complications au niveau de la plaie.
Troubles vasculaires : hypertension, hypotension, hématome, thrombophlébite, rougeurs, bouffées de chaleur.
Troubles sanguins et du système lymphatique : anémie, lymphopénie, hémolyse, leucocytose, leucopénie, anémie ferriprive, neutropénie.
Troubles rénaux et urinaires : dysurie, azotémie, calculs urinaires, chromaturie, hématurie, troubles de l’appareil urinaire.
Troubles oculaires : diminution de l’acuité visuelle, conjonctivite, larmoiement accru, hyperémie oculaire, hémorragie de la conjonctive, conjonctivite allergique, œil sec.
Approved 2.0v
Troubles de l’appareil reproducteur et du sein : douleurs mammaires, aménorrhée, métrorragie, œdème mammaire, ulcération génitale.
Troubles du système immunitaire : hypersensibilité, réaction anaphylactique, hypersensibilité médicamenteuse.
Troubles du métabolisme et de la nutrition : perte d’appétit, hyperglycémie, diabète sucré, hyperphosphatémie, rétention aqueuse.
Troubles cardiaques : palpitations, tachycardie sinusale.
Troubles psychiatriques : dépression, agitation, désorientation.
Troubles hépatobiliaires : hépatite, fonction hépatique anormale, hépatotoxicité.
Troubles de l’oreille interne et du labyrinthe : douleurs auriculaires, mal des transports, acouphènes, vertiges.
Néoplasmes bénins, malins et non spécifiés (y compris kystes et polypes) : carcinome basocellulaire, nævus mélanocytaire, tumeur bénigne des parathyroïdes.
Adultes atteints d’arthrite psoriasique recevant ORENCIA :
Les réactions indésirables signalées chez moins de 1 % des patients recevant ORENCIA dans l’essai PsA -I et qui ne figurent pas ailleurs dans la section 8 EFFETS INDÉSIRABLES sont répertoriées ci-dessous selon l’appareil ou le système touché.
Troubles du métabolisme et de la nutrition : dyslipidémie, hypercholestérolémie.
Troubles respiratoires, thoraciques et médiastinaux : catarrhe.
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants
Patients atteints de PIJ/PJ recevant ORENCIA par voie intraveineuse :
Chaque réaction indésirable figurant sur la liste des réactions moins courantes (< 1 %), relevées au cours des phases A et C de l'étude clinique menée chez les enfants, représente un seul cas (par phase). Au cours de la phase B à double insu, où une seule réaction indésirable au médicament se traduit par une incidence de 1,7 %, on n'a signalé aucune réaction indésirable dont la fréquence est inférieure à 1 %.
Les réactions indésirables signalées chez moins de 1 % des patients recevant ORENCIA dans le cadre des phases A et C ouvertes de l'étude clinique menée chez les enfants et qui ne figurent pas au Tableau 4 et au Tableau 6, sont indiquées ci-dessous selon l'appareil ou le système touché.
Troubles des systèmes hématologique et lymphatique : anémie, lymphopénie, monocytose
Troubles de l'appareil gastro-intestinal : malaise abdominal, douleurs abdominales hautes, gastrite, atrophie des villosités intestinales, troubles de l'estomac.
Approved 2.0v
Troubles d'ordre général ou au point d'administration : douleurs thoraciques, frissons, syndrome pseudo-grippal, douleurs au point de perfusion, durcissement au point d'injection, douleurs au point d'injection, malaise, douleurs.
Infections et infestations : tinea corporis, bronchite, bronchite aiguë, infection fongique de la peau, furoncle, gastro-entérite, gastro-entérite virale, giardiase, infection par Helicobacter pylori, grippe, infection unguéale, otite externe, parasitose intestinale, paronychie, pharyngite, pharyngo-amygdalite, infection à staphylocoque, tinea cruris, abcès dentaire, trachéobronchite, infection des voies urinaires, varicelle, infection virale.
Troubles du système immunitaire : hypersensibilité.
Blessure, empoisonnement et complications après une intervention : sérome.
Résultats des analyses : taux accru d'alanine aminotransférase, résultat positif au test d’anticorps antinucléaires, résultat positif au test d’anticorps d’ADN, baisse du nombre de leucocytes.
Troubles de l'appareil musculosquelettique et des tissus conjonctifs : arthralgie, œdème articulaire, nodule sur un membre.
Néoplasmes bénins, malins et non spécifiés (incluant kystes et polypes) : papillome cutané.
Troubles du système nerveux : tremblements.
Troubles rénaux et urinaires : leucocyturie, protéinurie.
Troubles de l'appareil reproducteur et des seins : gonflement des seins, sensibilité mammaire, écoulement génital, pertes vaginales.
Troubles de la peau et des tissus sous-cutanés : ecchymose, eczéma, erythema elevatum diutinum, ongle incarné, rash maculaire, rash papuleux, hypopigmentation cutanée, vitiligo, jaunissement de la peau.
Troubles vasculaires : hypotension orthostatique, pâleur.
8.5 Effets indésirables observés après la mise en marché
Des réactions indésirables ont été signalées au cours de l'utilisation d'ORENCIA après sa commercialisation. Étant donné que ces réactions sont signalées sur une base volontaire et qu’on ignore la taille de la population, il n’est pas toujours possible d’évaluer précisément leur fréquence ou d’établir une relation de cause à effet entre les réactions et la prise d'ORENCIA. Après la commercialisation, les réactions générales à la perfusion ont été comparables à celles qui ont été observées au cours des essais cliniques portant sur l’administration d’ORENCIA par perfusion intraveineuse, à l'exception d'un cas d’anaphylaxie fatale. Des cas de réactions générales à l'injection (p. ex. prurit, serrement de gorge ou dyspnée) ont été signalés à la suite de l'utilisation post-commercialisation d'ORENCIA pour injection sous-cutanée.
Des cas de cancer de la peau non mélanique (y compris carcinome basocellulaire et carcinome spinocellulaire) ont été signalés chez des patients traités par l’abatacept. Un risque d’apparition de cancer de la peau non mélanique ne peut être exclu chez les patients traités par l’abatacept.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
On n’a pas encore mené d'études en bonne et due forme sur les interactions médicamenteuses associées à ORENCIA (abatacept).
Approved 2.0v
9.4 Interactions médicament-médicament
On n’a pas encore mené d'études en bonne et due forme sur les interactions médicamenteuses associées à ORENCIA (abatacept). Toutefois, les analyses pharmacocinétiques de population ont révélé que le MTX, les anti-inflammatoires non stéroïdiens (AINS), les corticostéroïdes et les inhibiteurs du TNF n’ont pas modifié la clairance de l’abatacept (voir 10.3 Pharmacocinétique). La majorité des patients ont reçu en concomitance avec ORENCIA au moins un des médicaments suivants : MTX, AINS, corticostéroïdes, inhibiteurs du TNF, azathioprine, chloroquine, or, hydroxychloroquine, léflunomide, sulfasalazine et anakinra.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Mesure de la glycémie
Les médicaments administrés par voie parentérale contenant du maltose peuvent modifier les mesures de la glycémie prises à l’aide de bandelettes réactives renfermant de la pyrroloquinoline quinone glucose déshydrogénase (PQQ GDH). L'utilisation de glucomètres dont les bandelettes réactives renferment de la PQQ GDH peut être associée à une interaction avec le maltose présent dans la solution d’ORENCIA pour perfusion intraveineuse, engendrant des mesures de glycémie faussement élevées, le jour de la perfusion. Lorsqu’ils reçoivent ORENCIA par perfusion intraveineuse, les patients qui doivent mesurer leur glycémie devraient être informés du fait qu’ils doivent choisir un glucomètre dont les bandelettes réactives n’interagissent pas avec le maltose, par exemple les lecteurs utilisant des bandelettes renfermant de la nicotine adénine dinucléotide glucose déshydrogénase (NAD GDH), de la glucose oxydase ou de la glucose hexokinase (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
La solution d’ORENCIA pour injection sous-cutanée, ne contient pas de maltose. Par conséquent, il n’est pas nécessaire pour les patients de changer leur méthode de mesure de la glycémie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’abatacept, un modulateur de co-stimulation sélectif, module sélectivement un signal de co-stimulation essentiel à la pleine activation des lymphocytes T exprimant le ligand CD28.
On trouve des lymphocytes T activés dans la membrane synoviale des patients souffrant de polyarthrite rhumatoïde (PAR). Ils participent à la pathogenèse de la polyarthrite rhumatoïde et d’autres maladies auto-immunes. Les lymphocytes T ne peuvent être pleinement activés s’ils ne reçoivent pas deux signaux de la part des cellules présentatrices de l’antigène : le premier est la reconnaissance d’un antigène spécifique par un récepteur du lymphocyte T (1er signal) et le second, le signal de co-stimulation. Une voie de co-stimulation majeure est assurée par la liaison des molécules CD80 et CD86 situées à la surface des cellules présentatrices de l’antigène, au récepteur du CD28 situé sur les lymphocytes T (2e signal). L’abatacept se lie
Approved 2.0v
de façon spécifique aux CD80 et CD86 en inhibant sélectivement cette voie de co-stimulation. Les études indiquent que les lymphocytes T naïfs répondent davantage à l’abatacept que les lymphocytes T mémoires.
Les études menées in vitro et sur des modèles animaux montrent que l’abatacept atténue les réponses des anticorps dépendant des lymphocytes T ainsi que l’inflammation. In vitro, l’abatacept diminue l’activation des lymphocytes T, mesurée par une diminution de la prolifération et de la production des cytokines dans les lymphocytes humains. L’abatacept diminue la production par les lymphocytes T du facteur de nécrose tumorale alpha spécifique à l’antigène (TNFα), de l’interféron-γ et de l’interleukine-2. Dans un modèle d’arthrite, induite dans le collagène de rats, l’abatacept a supprimé l’inflammation, diminué la production d’anticorps anti-collagène et réduit la production de l’interféron-γ spécifique à l’antigène.
10.2 Pharmacodynamie
En vue d’établir la dose, on a mené des études sur l'abatacept administré en monothérapie (placebo, 0,5 mg/kg, 2 mg/kg et 10 mg/kg) et en association avec le méthotrexate (MTX) [placebo, 2 mg/kg et 10 mg/kg]. Lors des deux études, les taux de réponse ACR ont augmenté aux doses de 2 mg/kg et de 10 mg/kg. Lors des études cliniques portant sur ORENCIA à des doses s’approchant de 10 mg/kg, on a observé l'inhibition de l'activation des lymphocytes T, une baisse de la formation de produits des macrophages, de synoviocytes similaires aux fibroblastes et de lymphocytes B et la réduction des réactifs de phase aiguë en réponse à l'inflammation.
On a observé les diminutions suivantes : taux sériques du récepteur de l'interleukine-2, un marqueur de l'activation des lymphocytes T; taux sériques de l'interleukine-6, un produit des macrophages activés et des synoviocytes similaires aux fibroblastes; taux du facteur rhumatoïde, un auto-anticorps produit par les cellules plasmatiques et la protéine C-réactive (PCR), un réactif de phase aiguë en réponse à l'inflammation. De plus, on a observé des diminutions des taux sériques de la métalloprotéinase-3 matricielle, qui entraîne la destruction du cartilage et le remodelage tissulaire. On a également noté une baisse des taux sériques du TNFα. Ces changements sont conformes au mode d'action d'ORENCIA qui module en amont les étapes de la cascade inflammatoire, en prévenant la production des cytokines ou d'autres médiateurs inflammatoires en aval.
10.3 Pharmacocinétique
Sujets adultes en santé – perfusion intraveineuse
Après l'administration par voie intraveineuse d'une seule dose de 10 mg/kg d'abatacept à des sujets adultes en santé, la demi-vie terminale moyenne a été de 16,7 jours (intervalle de 12 à 23 jours). La clairance générale de l'abatacept a été d'environ 0,23 mL/h/kg. Le volume apparent de distribution se situait entre 0,06 et 0,13 L/kg. La concentration sérique maximale (Cmax) de l'abatacept suivant l'administration de cette dose a été d'environ 290 mcg /mL.
Patients adultes souffrant de polyarthrite rhumatoïde – perfusion intraveineuse
La pharmacocinétique de l'abatacept chez les patients souffrant de polyarthrite rhumatoïde et chez les sujets en bonne santé a semblé comparable. Après plusieurs perfusions intraveineuses (le 1er, le 15e et le 30e jour et une fois par mois par la suite), la pharmacocinétique de l'abatacept chez les patients souffrant de polyarthrite rhumatoïde affichait des élévations proportionnelles de la Cmax et de l'ASC, pour toutes les doses de 2 mg/kg à 10 mg/kg. À la dose de 10 mg/kg, on a observé les paramètres pharmacocinétiques suivants :
Tableau 11 : Paramètres pharmacocinétiques
Approved 2.0v
| Paramètre | Valeur | Intervalle |
|---|---|---|
| Demi-vie terminale moyenne (t½) | 13,1 jours | 8 - 25 jours |
| Volume apparent de distribution moyen | 0,07 L/kg | 0,02 - 0,13 L/kg |
| Clairance générale | ~ 0,22 mL/h/kg | 0,13 - 0,47 mL/h/kg |
| Concentrations moyennes à l'état d'équilibre, mesurées au creux | ~ 25 mcg /mL | 22 - 29 mcg /mL |
| Cmax moyennes | ~ 290 mcg /mL | 171 - 398 mcg /mL |
Chez des patients souffrant de PAR, on n'a noté aucune accumulation systémique de l'abatacept par suite de l'administration répétée et continue d'une dose de 10 mg/kg, une fois par mois.
Les analyses pharmacocinétiques des populations menées chez des patients souffrant de PAR, ont révélé la tendance suivante : plus le poids corporel est élevé, plus la clairance de l'abatacept augmente. L'âge et le sexe (rajustés selon le poids corporel) n'ont pas modifié la clairance. Le méthotrexate (MTX), les anti-inflammatoires non stéroïdiens (AINS), les corticostéroïdes et les anti-TNF, pris en concomitance, n'ont pas altéré la clairance de l'abatacept.
Aucune étude n'a été menée pour évaluer les effets de l'insuffisance hépatique ou rénale sur la pharmacocinétique de l'abatacept.
PIJ/PJ - perfusion intraveineuse
Les concentrations sériques d’abatacept chez les enfants et les adolescents (âgés de 6 à 17 ans; n = 186) atteints de PIJ/PJ ont été mesurées suivant l’administration par voie intraveineuse de la dose de 10 mg/kg d’abatacept les jours 1, 15 et 29 et tous les 28 jours par la suite jusqu’à un nombre maximal de 40 semaines. La concentration sérique minimale moyenne (intervalle) d’abatacept à l’état d’équilibre était de 11,9 (0,15 à 44,6) mcg /mL. Les analyses pharmacocinétiques des populations des concentrations sériques ont révélé que la clairance de l’abatacept augmente en fonction du poids corporel initial. La clairance moyenne estimée (intervalle) de l’abatacept chez les patients atteints de PIJ/PJ était de 0,40 (0,20 à 1,12) mL/h/kg. Après avoir tenu compte de l’effet du poids corporel, il a été démontré que la clairance de l’abatacept n’était pas en corrélation avec l’âge ou le sexe. Il a également été démontré que l’administration concomitante de méthotrexate, de corticostéroïdes et d’AINS n’a aucune influence sur la clairance de l’abatacept.
Patients adultes souffrant de polyarthrite rhumatoïde – administration sous-cutanée
L’abatacept a présenté une pharmacocinétique linéaire après l’administration par voie sous-cutanée. La biodisponibilité de l’abatacept suite à l’administration par voie sous-cutanée est de 78,6% par rapport à la perfusion intraveineuse. Les estimations des moyennes de la clairance générale (0,28 mL/h/kg), du volume de distribution (0,11 L/kg), et de la demi-vie terminale (14,3 jours) étaient comparables entre les voies d’administration sous-cutanée et intraveineuse.
Approved 2.0v
L’exposition générale, mesurée par la concentration sérique maximale (Cmax) et l’aire sous la courbe (ASC) à l’état d’équilibre, était moindre suite à l’administration de la dose de 125 mg chaque semaine par voie sous-cutanée comparativement à celle observée suite à l’administration par perfusion intraveineuse tous les mois soit : 48, 1 mcg /mL par rapport à 231,6 mcg /mL pour la Cmax et 5 875,5 mcg *h/mL par rapport à 41 981 mcg *h/mL pour l’ASC. Cependant, la concentration sérique minimale (Cmin) à l’état d’équilibre était plus élevée suite à l’administration par voie sous-cutanée que celle observée suite à l’administration par perfusion intraveineuse soit de 32,5 mcg /mL par rapport 22,3 mcg /mL, respectivement. On a mené une étude visant à évaluer l’immunogénicité d’ORENCIA sous forme sous-cutanée (SC) employé seul, sans dose de départ administrée par voie intraveineuse. En l’absence d’une dose de départ par voie intraveineuse, la Cmin à l’état d’équilibre (22,6 mcg /mL) a été atteinte 6 à 8 semaines suivant l’administration d’ORENCIA par injection sous-cutanée une fois par semaine et la concentration moyenne à l'état d'équilibre, mesurée au creux (12,6 mcg /mL) a été atteinte en deux semaines. L’efficacité dans le temps observée au cours de cette étude semblait comparable à celle observée lors d’études comportant l’administration d’une dose de départ. Toutefois, l’étude ne comportait pas une évaluation en bonne et due forme de l’effet de l’absence d’une dose de départ par voie intraveineuse sur le temps écoulé avant l’apparition de la réponse.
Les analyses pharmacocinétiques de population chez les patients atteints de PAR traités avec l’abatacept administré par voie sous-cutanée ont révélé une tendance envers une clairance plus élevée de l’abatacept en fonction de l’augmentation du poids. Ces données concordent avec celles obtenues par suite de l’administration par voie intraveineuse. L’âge et le sexe (corrigés pour le poids) n’ont pas influé sur la clairance apparente. L’administration concomitante de MTX, d’AINS ou de corticostéroïdes n’a pas influencé la clairance apparente de l’abatacept.
Adultes atteints d’arthrite psoriasique – Administrations intraveineuse et sous-cutanée
Dans l’étude PsA-II (une étude de détermination posologique), à la suite de l’administration intraveineuse mensuelle de l’abatacept, l’état d’équilibre de l’abatacept s’est révélé lié à la dose. La moyenne géométrique (CV %) de la Cmin au jour 169 était de 7,8 mcg /mL (56,3 %), 24,3 mcg /mL (40,8 %) et 26,6 mcg /mL (39,0 %) avec les schémas posologiques mensuels de 3/3 mg/kg, 10/10 mg/kg et 30/10 mg/kg, respectivement. Dans l'étude PsA-I, à la suite de l'administration sous-cutanée hebdomadaire de l'abatacept à 125 mg, l'état d'équilibre de l'abatacept a été atteint au jour 57, la moyenne géométrique (CV %) des concentrations minimales (Cmin) variant de 22,3 (54,2 %) à 25,6 mcg /mL (47,7 %) les jours 57 à 169, respectivement.
Les analyses pharmacocinétiques de population chez les patients atteints d’arthrite psoriasique traités par l’abatacept ont révélé une tendance envers une clairance plus élevée (L/h) de l’abatacept en fonction de l’augmentation du poids. Ces données concordent avec les résultats obtenus chez les patients atteints de polyarthrite rhumatoïde. En outre, par rapport aux patients atteints de polyarthrite rhumatoïde ayant le même poids corporel, la clairance de l'abatacept chez les patients atteints d’arthrite psoriasique a été environ 8 % plus faible, entraînant des expositions plus élevées à l'abatacept chez les patients atteints d’arthrite psoriasique évolutive. Cette légère différence sur le plan de l'exposition ne doit toutefois pas être considérée comme cliniquement significative.
Prophylaxie de la maladie aiguë du greffon contre l’hôte – Administration intraveineuse
Dans le cadre d’une étude portant sur la prophylaxie de la maladie aiguë du greffon contre l’hôte (MAGH), menée auprès de patients âgés de 6 ans et plus, les concentrations minimales moyennes géométriques (CV %) d’abatacept après 4 doses fondées sur le poids d’environ 10 mg/kg, administrées la veille de la greffe (jour -1) puis aux jours 5, 14 et 28 suivant la greffe, étaient de 22,5 ug/mL (CV % : 243,9) et de 31,1 ug/mL
Approved 2.0v
(CV % : 114,4) dans le cas des donneurs non apparentés compatibles et des donneurs non apparentés et non compatibles, respectivement, au jour 63.
Tableau 12 : Paramètres pharmacocinétiques (moyenne, intervalle) chez les sujets recevant une greffe de cellules souches hématopoïétiques (GCSH) provenant d’un donneur compatible non apparenté ou d’un donneur non apparenté présentant une incompatibilité à un allèle dans l’étude GVHD-1
a Concentration minimale observée au jour 5 de la période de traitement; n = 18 pour la cohorte « 7 sur 8 »; n = 32 pour la cohorte « 8 sur 8 ».
La Cmax, le t1/2, la CL et le Vss ont été évalués au moyen d’une approche de modélisation après la première perfusion intraveineuse d’ORENCIA à 10 mg/kg.
Les résultats d’analyses pharmacocinétiques de population menées chez des patients atteints de la MAGH ont révélé que la clairance d’ORENCIA a été 29 % plus faible chez les receveurs d’une GCSH d’un donneur de compatibilité HLA 7 sur 8 que chez les receveurs d’une GCSH d’un donneur de compatibilité HLA 8 sur 8. Comme l’ont indiqué des données antérieures, la hausse pondérale était associée à une clairance plus élevée de l’abatacept, tandis que l’âge (après ajustement en fonction du poids corporel) n’a eu aucune incidence sur la clairance apparente de cet agent. L’administration concomitante d’autres médicaments, comme le méthotrexate et les inhibiteurs de la calcineurine (p. ex. la cyclosporine et le tacrolimus), n’a pas eu d’effet sur la clairance de l’abatacept.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Poudre lyophilisée pour solution (administration intraveineuse)
La poudre lyophilisée ORENCIA (abatacept) doit être réfrigérée entre 2 °C et 8 °C. On ne doit pas utiliser le produit après la date de péremption apparaissant sur la fiole. On devrait conserver les fioles à l'abri de la lumière, dans leur emballage d’origine, jusqu'au moment de leur utilisation (voir 4 POSOLOGIE ET ADMINISTRATION).
Solution (administration sous-cutanée)
La solution ORENCIA destinée à l’injection (seringue préremplis) doit être réfrigérée entre 2°C et 8°C. On ne doit pas utiliser le produit après la date de péremption figurant sur la seringue. On devrait les conserver à l'abri de la lumière, dans leur emballage d’origine, jusqu'au moment de leur utilisation. Ne pas congeler.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet.
| Paramètre | Cohorte « 7 sur 8 » n = 42 | Cohorte « 8 sur 8 » n = 73 |
|---|---|---|
| Concentration minimale (Cmin)a [mcg /mL] | 59 (26-112) | 43 (25-73) |
| Concentration maximale (Cmax) [mcg /mL] | 221 (163-292) | 172 (107-254) |
| Demi-vie terminale moyenne (t½) [jours] | 20,6 (6-43) | 20,8 (12-38) |
| Clairance générale (CL) [mL/h/kg] | 0,26 (0,15-0,65) | 0,32 (0,18-0,56) |
| Volume de distribution (Vss) [L/kg] | 0,13 (0,08-0,27) | 0,17 (0,11-0,26) |
Approved 2.0v
Approved 2.0v
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : abatacept
Masse moléculaire : L'abatacept possède une masse moyenne d'environ 92 300 daltons, qui a été déterminée par spectrométrie de masse selon le principe de l'ionisation MALDI-TOF (matrix-assisted laser desorption-ionization time of flight). La masse moléculaire mesurée est plus élevée que la valeur théorique prévue par la séquence d'acides aminés, dérivée de l'ADNc, en raison de la glycosylation.
Formule de structure : L'abatacept est une protéine de fusion comportant un domaine extracellulaire de l'antigène 4 du lymphocyte T cytotoxique humain (CTLA4) et une partie du domaine constant de l'immunoglobuline G humaine (C1), comprenant les charnières CH2 et CH3. L'abatacept est formé de deux chaînes de polypeptides homologues glycosylés renfermant 357 acides aminés chacune. Il existe sous forme d'homodimère covalent (connu sous le nom de monomère d'abatacept) dont les chaînes sont liées entre elles par des ponts disulfure.
Propriétés physicochimiques :
- Aspect physique : La solution aqueuse tamponnée de la substance médicamenteuse abatacept (50 mg/mL dans une solution de phosphate de sodium à 25 mM et de chlorure de sodium à 50 mM, pH de 7,5) est visuellement claire, d'incolore à jaune pâle, et est essentiellement exempte de toute particule visible.
- Solubilité : La solution d'abatacept à une concentration allant jusqu'à 100 mg/mL est visuellement claire, mais peut sembler trouble lorsqu'on l'observe sous une lumière d'intensité ≥ 5 000 lux. Ces solutions peuvent être stérilisées par filtration à l'aide d'un filtre dont le diamètre des pores est de 0,2 µm, sans qu'il y ait baisse apparente de la concentration en protéines.
- pH de la solution : Le pH de la solution médicamenteuse d’abatacept est de 7,5 ± 0,5. pHi (point iso-électrique) : On détecte par électrofocalisation plusieurs isoformes chargées de l'abatacept natif dont le pHi se situe entre 4,5 et 5,5.
- Coefficient d'extinction : Le coefficient d'extinction de l'abatacept calculé est de 92 886 M-1cm-1.
Caractéristiques du produit :
Poudre lyophilisée pour perfusion intraveineuse
L'abatacept pour perfusion intraveineuse à 250 mg/fiole est une préparation lyophilisée constituée d'eau stérile pour injection, USP; pour diluer davantage la solution, on utilise une solution de chlorure de sodium à 0,9 % pour injection, USP, servant à l'administration par perfusion intraveineuse.
Solution pour administration sous-cutanée
La solution pour injection sous-cutanée contenue dans les seringues préremplis est transparente et incolore à jaune pâle, avec un pH de 6,8 à 7,4. Chaque dose unique de solution pour injection sous-cutanée contient 125 mg d’abatacept, 170 mg de sucrose, 8 mg de poloxamer 188, 0,286 mg de dihydrogénophosphate de sodium monohydrate, 0,838 mg d’hydrogénophosphate de disodium anhydre, et jusqu’à 1 mL d’eau pour injection. La solution d’ORENCIA pour injection par voie sous-cutanée ne contient pas de maltose.
Approved 2.0v
14 ÉTUDES CLINIQUES
14.1 Essais cliniques par indication
Polyarthrite rhumatoïde chez l’adulte :
L'efficacité et l'innocuité d'ORENCIA (abatacept) administré par perfusion intraveineuse ont été évaluées lors de six études cliniques à double insu et à répartition aléatoire (dont cinq étaient contrôlées par placebo et une était contrôlée par traitement actif) chez des patients âgés d'au moins 18 ans, atteints d'une polyarthrite rhumatoïde (PAR) évolutive, diagnostiquée selon les critères de l'American College of Rheumatology (ACR). ORENCIA a été administré par perfusion intraveineuse pendant 30 minutes, aux semaines 0, 2 et 4, puis toutes les 4 semaines par la suite. L’étude IM101-174, une étude d’envergure contrôlée, randomisée, à double insu, avec double placebo d’une durée de 6 mois portant sur 1 457 patients, visait à déterminer si l’efficacité et l’innocuité de l’abatacept administré par voie sous-cutanée (SC) étaient non inférieures à celles de l’abatacept administré par voie intraveineuse (IV) chez des patients atteints de polyarthrite rhumatoïde, recevant déjà du méthotrexate et ne répondant adéquatement au à celui-ci. Les patients, stratifiés selon leur poids (< 60 kg, 60 à 100 kg, > 100 kg), ont été randomisés à double insu selon un rapport de 1:1 soit au groupe traité par ORENCIA SC 125 mg, administré chaque semaine après une dose de départ d’abatacept par voie IV le jour 1, soit au groupe traité par abatacept administré par perfusion intraveineuse les jours 1, 15, 29 et tous les 28 jours par la suite. Les sujets ont poursuivi leur traitement au MTX à la dose au jour de la randomisation. L’âge moyen était de 50 ans, la durée moyenne de la maladie était de 8 ans, le nombre moyen d'articulations douloureuses et tuméfiées était de 30 et de 20, respectivement, et le poids moyen était de 72 kg (intervalle de 36, 5 à 169, 8 kg) dans les deux groupes.
Après les 6 premiers mois de traitement, 659 (95,8 %) patients randomisés au départ au groupe traité par ORENCIA SC et 642 (96 %) patients randomisés au départ au groupe traité par ORENCIA IV ont participé à la période de prolongation ouverte de longue durée avec l’abatacept administré par voie sous-cutanée.
Le point d’aboutissement primaire visait à démontrer qu’après 6 mois de traitement, l’efficacité, mesurée par les réponses ACR 20, de l’administration d’abatacept par voie sous-cutanée (SC) et de MTX était non inférieure à celle d’abatacept administré par voie intraveineuse (IV) et de MTX. La marge pour une non-infériorité de −7,5 % a été pré-spécifiée pour le point d’aboutissement primaire seulement soit la réponse ACR 20 à 6 mois.
Le Tableau 13 présente un résumé des études cliniques contrôlées menées chez des patients atteints de PAR évolutive.
Tableau 13 : Résumé des études cliniques contrôlées portant sur l'efficacité et l'innocuité chez des patients atteints de polyarthrite rhumatoïde
| Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (ÉT) | Sexe (% de femmes) |
|---|---|---|---|---|---|
| IM103002 | Étude contrôlée par placebo, à double insu et à répartition aléatoire | Abatacept à 0,5, à 2 et à 10 mg/kg Voie IV Jours 1, 15, 29 et 57 Abatacept Placebo | 90 32 | 48,3 (12,5) 48,3 (11,7) | 74 81 |
Approved 2.0v
| IM101100 | Étude contrôlée par placebo, à double insu et à répartition aléatoire | Abatacept à 2 et à 10 mg/kg Voie IV Jours 1, 15 et 29, puis toutes les 4 semaines par la suite Abatacept Placebo | 220 119 | 55,2 (12,0) 54,7 (12,0) | 69 66 |
|---|---|---|---|---|---|
| Étude de prolongation en ouvert | Abatacept à 10 mg/kg Voie IV toutes les 4 semaines | 219 | 54,6 (12,0) | 68 | |
| AIMa | Étude contrôlée par placebo, à double insu et à répartition aléatoire | Abatacept à dose fixe Voie IV Jours 1, 15 et 29, puis toutes les 4 semaines par la suite Abatacept Placebo | 433 219 | 51,5 (12,9) 50,4 (12,4) | 78 82 |
| Étude de prolongation en ouvert | Abatacept à 10 mg/kg Voie IV toutes les 4 semaines | 539 | 50,8 (12,4) | 79 | |
| ATTAINa | Étude contrôlée par placebo, à double insu et à répartition aléatoire | Abatacept à dose fixe Voie IV Jours 1, 15 et 29, puis toutes les 4 semaines par la suite Abatacept Placebo | 258 133 | 53,4 (12,4) 52,7 (11,3) | 77 80 |
| Étude de prolongation en ouvert | Abatacept à 10 mg/kg Voie IV toutes les 4 semaines | 317 | 52,9 (11,7) | 78 | |
| ASSUREa | Étude contrôlée par placebo, à double insu et à répartition aléatoire | Abatacept à dose fixe Voie IV Jours 1, 15 et 29, puis toutes les 4 semaines par la suite Abatacept Placebo | 959 482 | 52,4 (11,7) 52,1 (12,0) | 82 83 |
| AGREEa | Étude contrôlée par traitement actif, à double insu et à répartition aléatoire | Abatacept à dose fixe Voie IV Jours 1, 15 et 29, puis toutes les 4 semaines par la suite Abatacept et MTX Placebo et MTX | 256 253 | 50,1 (12,4) 49,7 (13,0) | 77 79 |
Approved 2.0v
| IM101174a | Étude randomisée à double insu, avec double placebo, contrôlée par placebo | Abatacept par voie SC, 125 mg, administré chaque semaine (après une dose de départ d’abatacept par voie IV le jour 1) plus placebo par voie IV les jours 1, 15, 29 et tous les 28 jours par la suite Abatacept par voie IV les jours 1, 15, 29 et tous les 28 jours par la suite plus placebo par voie SC, chaque semaine | 736 721 | 49,9 (13,2) 50,1 (12,6) | 84,4 80,4 |
|---|
a Pour les études AIM, ATTAIN ASSURE, AGREE et IM101-174, les doses ont été les suivantes : les patients dont le poids était < 60 kg ont reçu 500 mg, les patients pesant de 60 kg à 100 kg ont reçu 750 mg et les patients dont le poids était > 100 kg ont reçu 1 g.
b Sujets randomisés et traités.
L'étude IM103002 a évalué ORENCIA en monothérapie chez 122 patients atteints d'une PAR évolutive qui avaient connu un échec thérapeutique avec au moins un antirhumatismal à action lente (ARAL) non biologique ou un traitement par l'étanercept. Les patients devaient présenter au moins 12 articulations douloureuses et 10 articulations tuméfiées au moment de la randomisation. Ils ont été répartis au hasard dans quatre groupes pour recevoir l'une des trois doses d'ORENCIA (0,5, 2 ou 10 mg/kg) ou le placebo jusqu'à la 8e semaine.
Lors des études IM101100 et AIM, on a évalué l'efficacité et l'innocuité d'ORENCIA chez des patients n'ayant pas répondu adéquatement au MTX, qui présentaient au moins 12 articulations douloureuses et 10 articulations tuméfiées. Lors de l'étude ATTAIN, on a évalué l'efficacité et l'innocuité d'ORENCIA chez des patients n'ayant pas répondu adéquatement à un inhibiteur du facteur de nécrose tumorale (un anti-TNF), qui avaient au moins 12 articulations douloureuses et 10 articulations tuméfiées. L'étude ASSURE a principalement évalué l'innocuité chez des patients atteints d'une PAR évolutive nécessitant une intervention additionnelle malgré un traitement en cours par un ARAL ou un antirhumatismal biologique. Les patients ayant participé à l'étude ASSURE pouvaient être atteints de maladies comorbides, telles que le diabète, l'asthme, une maladie pulmonaire obstructive chronique ou l'insuffisance cardiaque. L'étude AGREE visait à évaluer l'efficacité et l'innocuité d'ORENCIA chez les patients atteints de PAR érosive au stade précoce (durée de la maladie ≤ 2 ans) n'ayant jamais reçu de MTX. Les patients devaient présenter au moins 12 articulations sensibles et 10 articulations tuméfiées au moment de la répartition aléatoire. Dans le cadre de l'étude AGREE, des patients qui n'avaient jamais reçu de MTX ont été répartis au hasard pour recevoir ORENCIA et le MTX ou le MTX et un placebo.
Lors de l'étude IM101100, on a évalué 339 patients atteints d'une PAR évolutive qui recevaient une dose stable de MTX (dose médiane de 15 mg/semaine). Chez tous les patients randomisés et traités, qui recevaient la dose de 10 mg/kg ou le placebo, l’âge médian était de 55 ans, la durée médiane de la maladie était de six ans et le nombre médian d'articulations douloureuses et tuméfiées étaient de 28 et de 20, respectivement. Les patients ont été randomisés pour recevoir l'une des deux doses d'ORENCIA (2 ou 10 mg/kg) ou le placebo, pendant 12 mois. Le point d'aboutissement primaire a été la diminution des signes et des symptômes après six mois, telle que mesurée par les réponses ACR 20. L'amélioration du fonctionnement physique après 12 mois, mesurée par l'indice d'invalidité selon le HAQm (Questionnaire d'évaluation de la santé – version modifiée) constituait un point d'aboutissement additionnel.
Approved 2.0v
L'étude AIM (Abatacept in Inadequate Responders to Methotrexate) a été menée chez 638 patients atteints d'une PAR évolutive qui recevaient une dose stable de MTX (dose médiane de 15 mg/semaine). Chez les patients randomisés et traités, l’âge médian était de 52 ans, la durée médiane de la maladie était de sept ans et le nombre médian d'articulations douloureuses et tuméfiées, de 29 et de 20, respectivement. Les patients ont été randomisés pour recevoir une dose fixe d'environ 10 mg/kg d'ORENCIA ou un placebo, pendant 12 mois. La dose d'ORENCIA était de 500 mg chez les patients ayant un poids inférieur à 60 kg, de 750 mg chez ceux dont le poids se situait entre 60 et 100 kg et de un gramme chez ceux ayant un poids supérieur à 100 kg (voir 4 POSOLOGIE ET ADMINISTRATION). Les points d'aboutissement primaires ont été l'atténuation des signes et des symptômes après six mois, mesurée par les réponses ACR 20, l'inhibition de l'évolution des lésions structurales après 12 mois, mesurée par les changements radiographiques selon le système de cotation de Sharp modifié par Genant et l'amélioration du fonctionnement physique après 12 mois, mesurée par l'indice d'invalidité selon le HAQ.
L'étude ATTAIN (Abatacept Trial in Treatment of Anti-TNF Inadequate Responders) a été menée chez 389 patients atteints de PAR évolutive qui n'ont pas répondu adéquatement aux anti-TNF, à l'étanercept ou à l'infliximab. Les patients ont abandonné leur traitement par ces agents avant la randomisation et ont été suivis pour déceler toute poussée de la maladie. Les patients n'ont connu aucune poussée après l'abandon du traitement. Tous les patients devaient prendre un ARAL. Chez les patients randomisés et traités, l’âge médian était de 54 ans, la durée médiane de la maladie était de 11 ans et le nombre médian d'articulations douloureuses et tuméfiées, de 30 et de 20, respectivement. L'ARAL pris en concomitance a inclus au moins l'un des médicaments suivants : MTX, azathioprine, chloroquine, or, hydroxychloroquine, léflunomide et sulfasalazine. On a également permis l'usage concomitant de l'anakinra, un agent biologique. Les patients ont été randomisés pour recevoir une dose fixe d'ORENCIA (indiquée ci-dessus) ou le placebo, pendant six mois. Les points d'aboutissement primaires après six mois ont été l'atténuation des signes et des symptômes, mesurée par les réponses ACR 20 et l'amélioration du fonctionnement physique, mesurée par l'indice d'invalidité selon le HAQ.
Lors de l'étude ASSURE (Abatacept Study of Safety in Use with Other RA Therapies), on a évalué l'innocuité d'ORENCIA chez 1 441 patients atteints de PAR évolutive recevant de façon concomitante des ARAL ou des agents biologiques. Chez les patients ayant participé à cette étude, l'âge médian était de 52 ans et la durée médiane de la maladie, de sept ans. Cette étude a inclus des patients atteints de maladies comorbides telles que le diabète sucré, l'asthme, une maladie pulmonaire obstructive chronique ou l'insuffisance cardiaque. Les ARAL administrés en concomitance ont inclus au moins l'un des médicaments suivants : MTX, azathioprine, chloroquine, or, hydroxychloroquine, léflunomide et sulfasalazine. Les agents biologiques concomitants ont inclus l'adalimumab, l'anakinra, l'étanercept et l'infliximab. Les patients ont été randomisés pour recevoir une dose fixe d'ORENCIA (indiquée ci-dessus) ou un placebo, pendant 12 mois. En plus de l'innocuité, on a également évalué l'amélioration du fonctionnement physique, après 12 mois, à l'aide de l'indice d'invalidité selon le HAQ.
L'étude AGREE a été menée chez 509 sujets n'ayant jamais reçu de MTX et présentant une PAR érosive au stade précoce avec séropositivité pour le facteur rhumatoïde et/ou l'anticorps antipeptide citrique citrulliné (anti-CCP2). Dans l'ensemble des patients répartis au hasard et traités, l'âge médian était de 51 ans, la durée médiane de la maladie était de trois mois et le nombre médian d'articulations douloureuses et tuméfiées, de 28 et de 20, respectivement. Les patients ont été répartis au hasard pour recevoir l'abatacept (10 mg/kg [dose déterminée en fonction du poids]) et le MTX ou le MTX et un placebo pendant les 12 premiers mois de traitement. Dans les deux groupes, la dose de MTX était augmentée à au moins 15 mg par semaine, sans dépasser 20 mg par semaine. Pour réduire au minimum le risque de toxicité du MTX, tous
Approved 2.0v
les sujets recevaient également soit de l’acide folique, de l’acide folinique ou de la leucovorine conformément aux recommandations du fabricant. Après les 12 premiers mois de traitement, tous les sujets ont reçu l'association abatacept et MTX. Les paramètres d'évaluation principaux de cette étude, évalués après 12 mois de traitement, portaient sur la proportion de sujets du groupe abatacept et MTX ayant atteint une rémission selon l'indice DAS-28-PCR par rapport à celle du groupe placebo et MTX et sur une comparaison de l’inhibition de l'évolution des lésions articulaires, mesurée d'après le score total de Sharp modifié par Genant, entre les deux groupes.
L’étude IM101-174 visait à démontrer la non infériorité de l’efficacité et de l’innocuité d’ORENCIA administré par voie sous-cutanée par rapport à celles du médicament administré par perfusion intraveineuse chez des sujets atteints de PAR évolutive, modérée ou grave, ne répondant pas adéquatement au MTX. Chez les patients randomisés et traités, l’âge moyen était de 50 ans, la durée moyenne de la maladie était de 8 ans et le nombre moyen d'articulations douloureuses et tuméfiées, de 30 et de 20, respectivement, dans les deux groupes. Les patients stratifiés selon leur poids (< 60 kg, 60 à 100 kg, > 100 kg) ont reçu dose de départ unique d’abatacept administré par perfusion intraveineuse suivie d’ORENCIA administré par voie sous-cutanée. Par la suite, les patients ont reçu ORENCIA par voie sous-cutanée une fois par semaine. Les sujets ont poursuivi leur traitement au MTX à la dose au jour de la randomisation. Le point d'aboutissement primaire après six mois a été l'atténuation des signes et des symptômes, mesurée par la réponse ACR 20. Les réponses ACR 50, ACR 70 et l'amélioration du fonctionnement physique, mesurée par l'indice d'invalidité selon le HAQ ont également été évaluées.
Réponse clinique
Lors de l'étude IM103002 portant sur ORENCIA administré en monothérapie, les pourcentages de patients (n = 32) ayant obtenu des réponses ACR après trois mois sous ORENCIA à 10 mg/kg (ORENCIA vs placebo) ont été de 53 % vs 31 % (ACR 20), de 16 % vs 6 % (ACR 50) et de 6 % vs 0 % (ACR 70). Ces résultats sont présentés au Tableau 14.
Tableau 14 : Réponses ACR lors d’une étude contrôlée par placebo portant sur ORENCIA administré par perfusion intraveineuse (étude IM103002)
| Pourcentage de patients | |||||||
|---|---|---|---|---|---|---|---|
| Réponse inadéquate aux ARAL | |||||||
| Taux de réponse après 3 mois | ORENCIA (10 mg/kg) n = 32 | Placebo n = 32 | |||||
| ACR 20 | 53 % | 31 % | |||||
| ACR 50 | 16 % | 6 % | |||||
| ACR 70 | 6 % | 0 % | |||||
Les pourcentages de patients traités par ORENCIA ayant obtenu des réponses ACR 20, 50 et 70, dans le cadre des études IM101100, AIM et ATTAIN, sont indiqués au Tableau . Parmi les sujets n'ayant pas répondu adéquatement au MTX (IM101100 et AIM) et parmi ceux n'ayant pas bien répondu à un anti-TNF (ATTAIN), les patients traités par ORENCIA ont connu des taux de réponse ACR 20, 50 et 70 plus élevés, après 6 mois, comparativement aux patients recevant le placebo. Lors des études IM101100 et AIM, les taux de réponses ACR 20, 50 et 70, après 12 mois, ont été plus élevés chez les patients traités par ORENCIA que chez ceux sous placebo.
Approved 2.0v
Tableau 15 : Réponses ACR lors d'études contrôlées par placebo portant sur ORENCIA administré par perfusion intraveineuse (IM101100, AIM et ATTAIN)
| Pourcentage de patients | |||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Réponse inadéquate au MTX | Réponse inadéquate aux anti-TNF | ||||||||||||||||
| IM101100 | AIM | ATTAIN | |||||||||||||||
| Taux de réponse | ORENCIAa + MTX n = 115 | Placebo + MTX n = 119 | ORENCIAb + MTX n = 424 | Placebo + MTX n = 214 | ORENCIAb + ARALc n = 256 | Placebo + ARALc n = 133 | |||||||||||
ACR 20 Après 6 mois Après 12 mois | 61 %d 63 %d | 35 % 36 % | 68 %d 73 %d | 40 % 40 % | 50 %d n.d.f | 20 % n.d.f | |||||||||||
ACR 50 Après 6 mois Après 12 mois | 37 %d 42 %d | 12 % 20 % | 40 %d 48 %d | 17 % 18 % | 20 %d n.d.f | 4 % n.d.f | |||||||||||
ACR 70 Après 6 mois Après 12 mois | 17 %d 21 %e | 2 % 8 % | 20 %d 29 %d | 7 % 6 % | 10 %e n.d.f | 2 % n.d.f | |||||||||||
a 10 mg/kg
b Dose fixe (voir 4 POSOLOGIE ET ADMINISTRATION).
c Les ARAL pris en concomitance comprenaient au moins l'un des agents suivants : MTX, azathioprine, chloroquine, or, hydroxychloroquine, léflunomide et sulfasalazine. L'usage concomitant de l'anakinra, un agent biologique, était également autorisé.
d p < 0,001, ORENCIA vs placebo.
e p < 0,01, ORENCIA vs placebo.
f Après 6 mois, on a donné l'occasion aux patients de participer à une étude ouverte.
Dans le cadre de l’étude IM101-174, l’analyse des réponses ACR 20 à six mois a révélé qu’ORENCIA administré par voie sous-cutanée était non inférieur à l’ORENCIA administré par perfusion intraveineuse. Les pourcentages de patients ayant obtenu des réponses ACR 20 au jour 169 ont été de 76,1 % dans le groupe traité par l’abatacept SC et de 75,7 % dans le groupe traité par l’abatacept en perfusion intraveineuse (différence de 0,4 %, IC à 95 % : -4,2, 4,8). Des résultats comparables ont été obtenus lors de l’analyse fondée sur la population en intention de traiter (ITT).
Tableau 16 : Réponses ACR lors de l’essai contrôlé portant sur ORENCIA administré par voie sous-cutanée (IM101-174)
| Pourcentage de patients | |||||||
|---|---|---|---|---|---|---|---|
| Réponse inadéquate au MTX | |||||||
| Taux de réponse | Orenciaa SC + MTX n = 693 | Orenciaa IV + MTX n = 678 | |||||
ACR 20 Après 3 mois Après 6 mois | 68 % 76 % | 69 % 76 % | |||||
a Les données de l’analyse selon le respect du protocole sont présentées dans le tableau. L’analyse fondée sur la population en intention de traiter (ITT) compte 736 patients dans le groupe ORENCIA SC et 721 patients dans le groupe ORENCIA IV.
La réponse ACR 50 à six mois a été de 52 % dans le groupe traité par l’abatacept SC + le MTX et de 50 % dans le groupe traité par l’abatacept IV + le MTX.
Lors des études portant sur ORENCIA IV, les sujets présentaient initialement un degré élevé d'évolution et
Approved 2.0v
souffraient de polyarthrite rhumatoïde depuis environ 10 ans en moyenne. Les résultats des composantes de la réponse ACR, obtenus lors des études IM101100, AIM et ATTAIN sont indiqués au Tableau 17. Chez les patients traités par ORENCIA, on a observé une amélioration de toutes les composantes après 6 et 12 mois.
Tableau 17 : Composantes de la réponse ACR
| Réponse inadéquate au MTX | Réponse inadéquate aux anti-TNF | ||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| IM101100 | AIM | ATTAIN | |||||||||||||||||||
| Taux de réponse | ORENCIAa + MTX n = 115 | Placebo + MTX n = 119 | ORENCIAb + MTX n = 424 | Placebo + MTX n = 214 | ORENCIAb + ARALc n = 256 | Placebo + ARALc n = 133 | |||||||||||||||
Nombre d'articulations douloureuses (0-68) Initialement Après 6 mois Après 12 mois | 29 9d 5d | 28 16 16 | 28 7d 6d | 31 14 14 | 30 13d n.d.e | 31 24 n.d.e | |||||||||||||||
Nombre d'articulations tuméfiées (0-66) Initialement Après 6 mois Après 12 mois | 20 8d 6d | 21 13 11 | 19 5d 4 | 20 14 10 | 21 13d n.d.e | 20 24 n.d.e | |||||||||||||||
Douleursf Initialement Après 6 mois Après 12 mois | 66 26d 24d | 72 48 46 | 67 27d 23d | 70 50 48 | 73 43g n.d.e | 74 64 n.d.e | |||||||||||||||
Évaluation globale faite par le patientf Initialement Après 6 mois Après 12 mois | 60 29g 27h | 65 46 46 | 66 29d 23d | 64 48 45 | 71 44d n.d.e | 73 63 n.d.e | |||||||||||||||
Indice d'invalidité Initialement Après 6 mois Après 12 mois | 1,00i 0,50d,i 0,50d,i | 1,00i 0,75i 0,88i | 1,75j 1,13d,j 1,00d,j | 1,75j 1,38j 1,38j | 1,88j 1,38j n.d.e | 2,00j 1,75j n.d.e | |||||||||||||||
Évaluation globale faite par le médecinf Initialement Après 6 mois Après 12 mois | 62 25d 22d | 65 45 47 | 69 21d 17d | 68 40 38 | 71 32d n.d.e | 69 54 n.d.e | |||||||||||||||
PCR (mg/dL) Initialement Après 6 mois Après 12 mois | 2,0 1,0d 0,9d | 2,1 1,9 2,1 | 2,2 0,9d 0,8d | 2,1 1,8 1,7 | 3,4 1,3d n.d.e | 2,8 2,3 n.d.e | |||||||||||||||
a 10 mg/kg
b Dose fixe (voir 4 POSOLOGIE ET ADMINISTRATION).
c Les ARAL pris en concomitance comprenaient au moins l'un des agents suivants : MTX, azathioprine, chloroquine,
Approved 2.0v
or, hydroxychloroquine, léflunomide et sulfasalazine. L'usage concomitant de l'anakinra, un agent biologique, était également autorisé.
d p < 0,001, ORENCIA vs placebo, selon le changement moyen en pourcentage par rapport à la valeur initiale.
e Après 6 mois, on a donné l'occasion aux patients de participer à une étude ouverte.
f Échelle visuelle analogique; 0 – le meilleur score, 100 – le pire score.
g p < 0,01, ORENCIA vs placebo, selon le changement moyen en pourcentage par rapport à la valeur initiale.
h p < 0,05, ORENCIA vs placebo, selon le changement moyen en pourcentage par rapport à la valeur initiale.
i Questionnaire sur l'évaluation de l'état de santé – version modifiée (HAQm); 0 = le meilleur score, 3 = le pire score; 8 questions; 8 domaines : s'habiller et faire sa toilette, se lever, s'alimenter, marcher, s'occuper de son hygiène, saisir des objets, force de préhension et activités courantes.
j Questionnaire sur l'évaluation de l'état de santé (HAQ); 0 = le meilleur score, 3 = le pire score; 20 questions; 8 domaines : s'habiller et faire sa toilette, se lever, s'alimenter, marcher, s'occuper de son hygiène, saisir des objets, force de préhension et activités courantes.
Lors des études AIM et ATTAIN, on a observé, après l'administration de la première dose chez les patients recevant ORENCIA, des différences statistiquement significatives de la réponse ACR 20, mesurée le 15e jour, comparativement aux sujets sous placebo. Ces différences sont restées significatives pendant toute la durée des études.
Les réponses ACR 20, 50 et 70, mesurées au cours des études AIM et ATTAIN, sont présentées à la Figure 1 et à la Figure 2, respectivement. Lors des études AIM et ATTAIN, après deux et trois mois respectivement, la réponse ACR 50 notée avec ORENCIA a été significativement meilleure que celle notée avec le placebo, l'amélioration du taux de réponse ACR 50 a été constante jusqu'à la fin de l'étude à double insu. De même la réponse ACR 70 notée avec ORENCIA a été significativement plus élevée que celle notée avec le placebo, lors des études AIM et ATTAIN, après trois et deux mois, respectivement. L'amélioration du taux de réponse ACR 70 a été graduelle jusqu'à la fin de l'étude.
Dans le cadre de l'étude AGREE, les réponses ACR 20, ACR 50 et ACR 70 s'étaient améliorées de 76 %, 57 % et 43 % respectivement chez les sujets traités par l’abatacept et le MTX alors que chez les sujets traités par le MTX et un placebo, les réponses ACR 20, ACR 50 et ACR 70 s'étaient améliorées de 62 %, 42 % et 27 % respectivement au 12e mois. Dans tous les cas, les différences étaient significatives.
Approved 2.0v
Figure 1 Figure 2
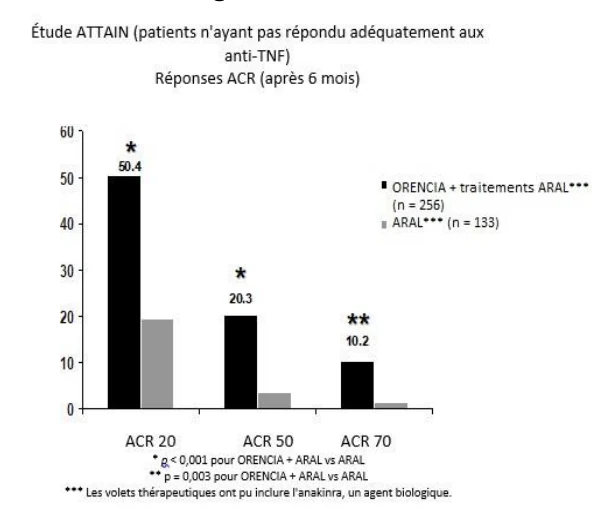
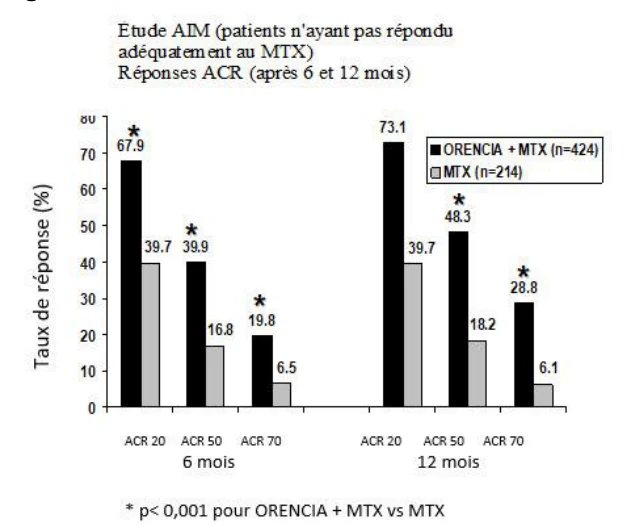
Lors des études AIM et AGREE, on a signalé une réponse clinique importante, définie par une réponse ACR 70 constante pendant six mois. Lors de l’étude AIM, parmi les patients sous ORENCIA, 14 % ont obtenu une réponse clinique importante comparativement à 2 % de ceux sous placebo. De plus, 6 % des patients traités par ORENCIA, dans le cadre de cette étude de 12 mois, ont obtenu une réponse clinique importante prolongée (réponse ACR 70 constante pendant neuf mois) comparativement à 0,5 % des patients sous placebo. Dans le cadre de l'étude AGREE, 27 % des patients traités par ORENCIA et le MTX ont obtenu une réponse clinique importante comparativement à 12 % des patients traités par le MTX et un placebo.
Tous les patients qui avaient mené à terme la période à double insu des études IM101100 (du jour 1 au jour 360), IM101102 (du jour 1 au jour 365) et IM101029 (du jour 1 au jour 169) pouvaient participer à la période de prolongation ouverte de longue durée de ces études. Tous les patients qui ont participé aux périodes ouvertes ont reçu une dose fixe d'abatacept (environ 10 mg/kg) en association avec le MTX ou un autre ARAL. Il était permis d'avoir recours à d'autres ARAL ou de changer la posologie des corticostéroïdes, du MTX et des AINS, au besoin.
Au cours de l'étude IM101100, on a observé chez les patients du groupe abatacept des réponses ACR 20 chez 75,4 % des patients (42/59), des réponses ACR 50 chez 41 % des patients (24/59) et des réponses ACR 70 chez 31 % des patients (18/58) après 48 mois. Lors de l'étude IM101029 (ATTAIN), 217 patients ont été admis dans la période de prolongation ouverte. On a observé des réponses ACR 20 chez 56 % des patients (122/217), des réponses ACR 50 chez 33 % des patients (72/217) et des réponses ACR 70 chez 16 % des patients (35/217) après 24 mois. Lors de l'étude IM101102 (AIM), 376 patients du groupe abatacept ont été admis dans la période de prolongation ouverte. On a observé des réponses ACR 20 chez 80 % des patients (302/376); des réponses ACR 50 chez 56 % des patients (209/376) et des réponses ACR 70 chez 34 % des patients (129/376) après 24 mois.
Rémission
ORENCIA a été associé à une amélioration significative sur le plan statistique, supérieure à celle notée avec le placebo en ce qui a trait à d'autres mesures de l'évolution de la polyarthrite rhumatoïde qui ne sont pas incluses dans les critères ACR, telles que la raideur matinale. Le niveau d'évolution de la maladie a également été évalué par le DAS 28 (score d'activité de la maladie -28).
Approved 2.0v
Lors de l'étude AIM, on a atteint, après 6 mois et 12 mois, une rémission définie par le DAS 28 (score DAS 28 < 2,6) chez 15 % et chez 24 % des patients traités par ORENCIA comparativement à 3 % et à 2 % des patients sous placebo, respectivement (Figure 3). Durant la période de prolongation ouverte de l'étude AIM, une rémission définie par le score DAS 28 a été observée chez 31 % des patients (102/330) après 24 mois. Lors de l'étude ATTAIN, on a observé une rémission définie par le DAS 28 chez 10 % des patients traités par ORENCIA comparativement à 1 % des patients sous placebo, après 6 mois (Figure 4). Durant la période de prolongation ouverte de l'étude ATTAIN, une rémission définie par le score DAS 28 a été observée chez 21 % des patients (31/151) après 24 mois. Au 12e mois de l'étude AGREE, on a observé une rémission définie par le score DAS 28 chez 41 % des patients (106/256) traités par ORENCIA et le MTX comparativement à 23 % des patients (59/253) traités par le MTX et un placebo.
Figure 3 Figure 4
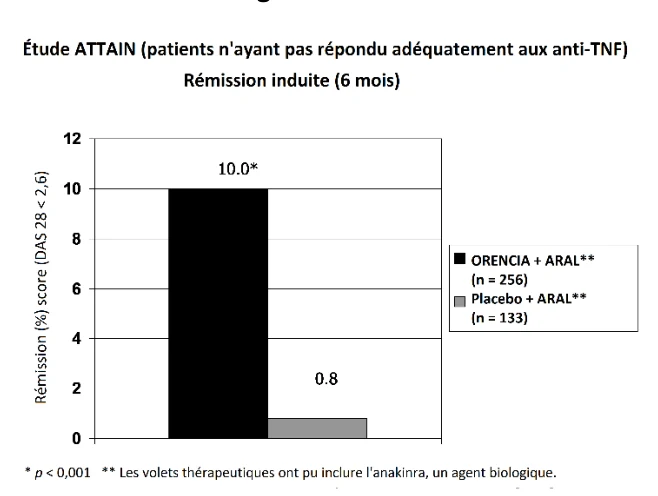
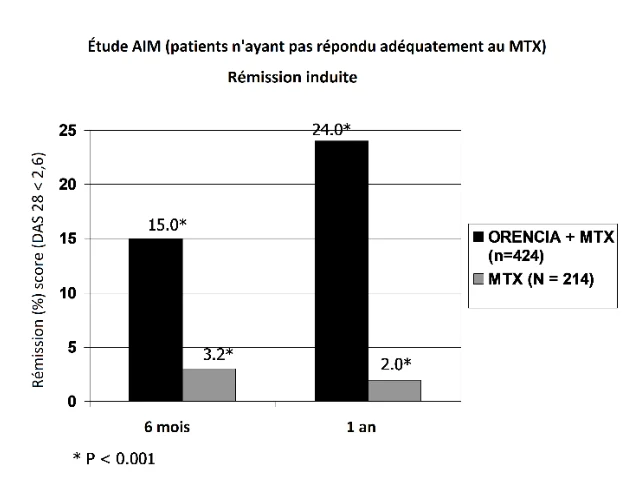
Réponse selon les clichés radiographiques
On a évalué par radiographie les lésions structurales des articulations et on les a exprimées selon le score total déterminé par le système de cotation de Sharp modifié par Genant et ses éléments, le score d'érosion et le score du pincement articulaire, après 12 mois, comparativement aux valeurs initiales. Lors de l'étude AIM, les paramètres radiographiques étaient, au départ, similaires entre les groupes de traitement. L'association ORENCIA/MTX a ralenti de façon significative l'évolution des lésions structurales comparativement au MTX en monothérapie après 12 mois de traitement. Les résultats sont indiqués au Tableau 18. On a observé chez les sujets participant à l'étude, les bienfaits de l'association ORENCIA/MTX comparativement à celle de l'association placebo/MTX, sans égard à la durée de la maladie, incluant les patients qui en étaient atteints depuis moins de deux ans et ceux qui en souffraient depuis plus de dix ans.
Tableau 18 : Changements radiographiques moyens au cours des 12 mois de l'étude AIM
| Paramètre | ORENCIA/MTX n = 391 | Placebo/MTX n = 195 | Placebo/MTX – ORENCIA/MTX (IC à 95 %) | Valeur pa |
|---|---|---|---|---|
| Score total de Sharp | 1,21 | 2,32 | 1,11 (0,35, 1,88) | 0,012 |
| Score d'érosion | 0,63 | 1,14 | 0,51 (0,08, 0,94) | 0,029 |
| Score du pincement de l'interligne articulaire | 0,58 | 1,18 | 0,60 (0,21, 0,99) | 0,009 |
Approved 2.0v
a Valeurs fondées sur une analyse non paramétrique.
Durant la période de prolongation ouverte de l'étude AIM, 75 % des patients (324/433) ayant été initialement répartis aléatoirement pour recevoir ORENCIA/MTX ont été évalués par radiographie selon le score total de Sharp. Chez 50 % de ces patients (163/324) ayant été admis dans la période de prolongation ouverte, on n'a observé aucune progression des lésions structurales telle que définie par une modification dans le score de Sharp de 0 ou moins après 24 mois.
Au 12e mois de l'étude AGREE, la variation moyenne du STS était significativement plus faible chez les patients traités par ORENCIA et le MTX que chez ceux traités par le MTX et un placebo.
Tableau 19 : Changements radiographiques moyens au cours des 12 mois de l'étude AGREE
| Paramètre | ORENCIA/MTX n = 242 | Placebo/MTX n = 242 | Placebo/MTX – ORENCIA/MTX (IC à 95 %) | Valeur pa |
|---|---|---|---|---|
| Score total de Sharp | 0,63 | 1,06 | 0,44 (0,06, 0,82) | 0,040 |
| Score d'érosion | 0,50 | 0,89 | 0,40 (0,07, 0,74) | 0,033 |
| Score du pincement de l'interligne articulaire | 0,13 | 0,17 | 0,04 (0,05, 0,14) | 0,353 |
a Valeurs fondées sur une analyse non paramétrique.
Bien que la comparaison du score total de Sharp entre les traitements soit statistiquement significative (valeur p = 0,04), l'effet thérapeutique estimé de 1,6 unité sur les lésions structurales n'a pas été démontré dans le cadre de l'étude clinique.
Réponse liée au fonctionnement physique
On a mesuré l'amélioration du fonctionnement physique par l'indice d'invalidité du HAQ (Questionnaire d'évaluation de l'état de santé = HAQ-DI). Lors de toutes les études (IM101100, AIM, ATTAIN, ASSURE et AGREE), on a observé une amélioration des valeurs initiales significativement plus marquée chez les patients traités par ORENCIA que chez ceux traités par le placebo ou le MTX, selon le HAQ-DI. Lors de l’étude IM101174, l’amélioration par rapport aux valeurs initiales à six mois mesurée par le score HAQ-DI, a été de 69,8 % chez les patients traités par ORENCIA SC + le MTX et de 65 % chez les patients traités ORENCIA IV + le MTX. Les résultats tirés des études IM101100, AIM et ATTAIN sont indiqués au Tableau 20. On a observé des résultats similaires lors de l'étude ASSURE. Au cours de la phase ouverte de l'étude IM101100, l'amélioration du fonctionnement physique a été maintenue pendant une période allant jusqu'à trois ans. Le taux de réponse selon le HAQ a été de 53,1 %, après trois ans, chez les patients traités par ORENCIA (analyse des données telles qu'observées).
Durant la période de prolongation ouverte de l'étude IM101100, une réponse évaluée par le score HAQ a été observée chez 53 % des patients (31/59) traités par ORENCIA après quatre ans. Durant la période de prolongation ouverte des études AIM et ATTAIN, une réponse évaluée par le score HAQ a été observée respectivement chez 67 % des patients (251/376) et chez 48 % des patients (104/217) après 24 mois.
Approved 2.0v
Tableau 20: Amélioration moyenne du fonctionnement physique par rapport aux valeurs initiales
| Réponse inadéquate au méthotrexate | Réponse inadéquate aux anti-TNF | ||||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| IM101100 | AIM | ATTAIN | |||||||||||||||||||||||
| Indice d'invalidité - HAQ | ORENCIAa + MTX | Placebo + MTX | ORENCIAb + MTX | Placebo + MTX | ORENCIAb + ARALc | Placebo + ARALc | |||||||||||||||||||
| Valeurs initiales moyennes | |||||||||||||||||||||||||
| 0,98d | n = 115 | 0,97d | n = 119 | 1,69e | n = 422 | 1,69e | n = 212 | 1,83e | n = 249 | 1,82e | n = 130 | ||||||||||||||
| Amélioration moyenne vs valeurs initiales | |||||||||||||||||||||||||
| Après 6 mois | 0,40d,f | n = 113 | 0,19d | n = 118 | 0,59e,f | n = 420 | 0,40e | n = 211 | 0,45e,f | n = 249 | 0,11e | n = 130 | |||||||||||||
| Après un an | 0,40d,f | n = 115 | 0,15d | n = 119 | 0,66e,f | n = 422 | 0,37e | n = 212 | n.d. | n.d. | |||||||||||||||
a 10 mg/kg
b Dose fixe (voir 4 POSOLOGIE ET ADMINISTRATION).
c Les ARAL pris en concomitance comprenaient un ou plusieurs des agents suivants : MTX, azathioprine, chloroquine, or, hydroxychloroquine, léflunomide et sulfasalazine. L'usage concomitant de l'anakinra, un agent biologique, était également autorisé.
d HAQm (Questionnaire sur l'évaluation de l'état de santé, version modifiée); 0 = le meilleur score, 3 = le pire score; 8 questions; 8 domaines : s'habiller et faire sa toilette, se lever, s'alimenter, marcher, s'occuper de son hygiène, saisir des objets, force de préhension et activités courantes.
e HAQ (Questionnaire sur l'évaluation de l'état de santé); 0 = le meilleur score, 3 = le pire score; 20 questions; 20 domaines : s'habiller et faire sa toilette, se lever, s'alimenter, marcher, s'occuper de son hygiène, saisir des objets, force de préhension et activités courantes.
f p < 0,001, ORENCIA vs placebo.
Résultats et qualité de vie liés à la santé
On a évalué la qualité de vie liée à la santé des patients à l'aide du questionnaire SF-36 après 6 mois de participation aux études IM101100, AIM et ATTAIN et après 12 mois de participation aux études IM101100 et AIM. Lors de ces études, on a observé une amélioration sur les plans clinique et statistique chez les patients du groupe sous ORENCIA comparativement à ceux du groupe sous placebo, pour les huit domaines du SF-36 ainsi que pour les scores résumés physiques et psychiques. Au 12e mois de l'étude AGREE, une amélioration des scores résumés physiques et psychiques a été observée dans le groupe traité par ORENCIA et le MTX par rapport au groupe traité par le MTX et un placebo.
Les résultats de l'étude AIM sont indiqués à la Figure 5.
Approved 2.0v
Figure 5
Amélioration significative de la qualité de vie liée à la santé (SF-36), après 12 mois – Étude AIM
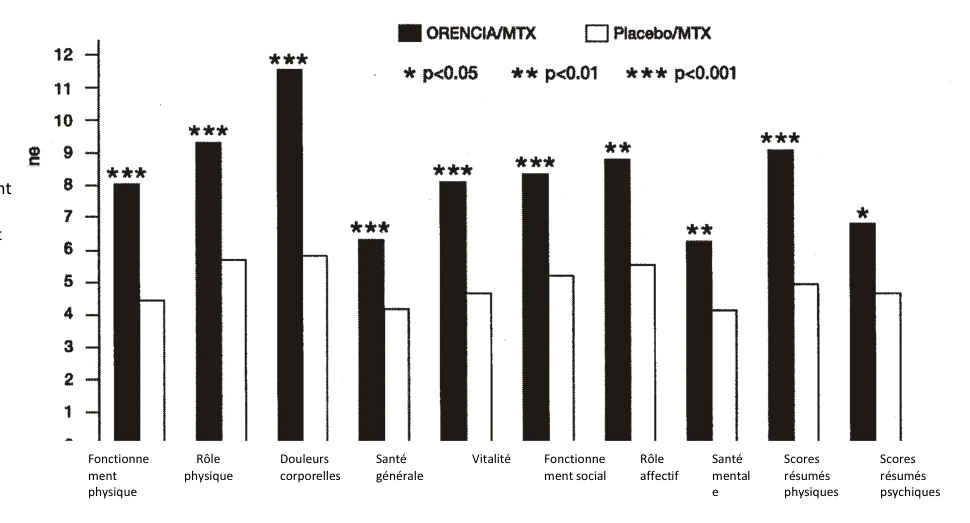
ORENCIA/MTX n = 424 Placebo/MTX n = 214
Polyarthrite idiopathique juvénile/polyarthrite juvénile :
L’innocuité et l’efficacité d’ORENCIA ont été évaluées dans le cadre d’une étude en trois parties, comprenant une période de prolongation ouverte, chez des enfants atteints de polyarthrite idiopathique juvénile (PIJ). Lors de cette étude, on a traité des patients âgés de 6 à 17 ans (n = 190) atteints de PIJ polyarticulaire évolutive, modérée ou grave, qui n’ont pas répondu adéquatement à un ou à plusieurs antirhumatismaux à action lente (ARAL) comme le méthotrexate (MTX) ou les inhibiteurs du TNF. La durée médiane de la maladie était d’environ 4 ans et ces patients présentaient une forme évolutive modérée ou grave au début de l’étude, déterminée par le nombre d’articulations atteintes au départ (moyenne de 16) et par le nombre d’articulations présentant une perte d’amplitude du mouvement (moyenne de 16); les patients présentaient des concentrations élevées de protéine C-réactive (CRP) [moyenne de 3,2 mg/dL] et une vitesse de sédimentation globulaire (VS) élevée (moyenne de 32 mm/h). Les patients admis à l’étude présentaient, à l’apparition de la maladie, les sous-types de PIJ suivants : oligoarticulaire (16 %), polyarticulaire (64 %; 20 % avec facteur rhumatoïde positif) et systémique (20 %). Au début de l’étude, 74 % des patients recevaient du MTX (dose moyenne de 13,2 mg/m2 par semaine) et ont continué à recevoir une dose stable de MTX (ceux qui ne recevaient pas de MTX n’ont pas amorcé ce traitement au cours de l’étude).
Lors de la période A (période préparatoire ouverte), les patients ont reçu 10 mg/kg d’ORENCIA (dose maximale de 1 000 mg) par voie intraveineuse les jours 1, 15 et 29, puis une fois par mois par la suite. La réponse a été évaluée à l’aide du critère ACR Pediatric 30, défini comme une amélioration d’au moins 30 % pour au moins trois des six variables de base de la PIJ et d’une aggravation d’au moins 30 % pour une seule des six variables de base de la PIJ. Les patients qui ont obtenu une réponse ACR Pedi 30 à la fin de la période A ont été répartis au hasard en vue de la phase à double insu (période B) et ont reçu ORENCIA ou un placebo pendant 6 mois ou jusqu’à ce qu’il survienne une poussée de la maladie. Une poussée était définie comme une aggravation d’au moins 30 % pour au moins trois des six variables de base de la PIJ et une amélioration d’au moins 30 % pour une seule des six variables de base de la PIJ; une aggravation d’au moins 2 cm à l’évaluation globale par le médecin ou le parent était nécessaire si ce critère figurait parmi les
Fonctionne ment physique | Rôle physique | Douleurs corporelles | Santé générale | Vitalité | Fonctionne ment social | Rôle affectif | Santé mental e | Scores résumés physiques | Scores résumés psychiques |
|---|
Changement
moyen
par rapport
aux valeurs
initiales
Approved 2.0v
trois variables de base de la PIJ utilisées pour définir les poussées et une aggravation d’au moins deux articulations était nécessaire si le nombre d’articulations atteintes ou d’articulations présentant une limitation de l’amplitude du mouvement figurait parmi les trois variables de base de la PIJ utilisées pour définir les poussées.
Réponse clinique
À la conclusion de la période A, les proportions de sujets ayant obtenu une réponse ACR 30, 50 ou 70 étaient respectivement de 65, 50 et 28 %. Le taux de réponse ACR 30 était similaire pour tous les sous-types de PIJ étudiés.
Pendant la phase de sevrage à répartition aléatoire et à double insu (période B), les patients traités par ORENCIA ont présenté un nombre significativement moins élevé de poussées que les patients sous placebo (20 % vs 53 %); IC à 95 % pour la différence (15 %, 52 %). Le risque de poussée de la maladie chez les patients qui ont poursuivi le traitement par ORENCIA était de moins d’un tiers comparativement au groupe ayant cessé de recevoir le traitement (rapport de risque de 0,31, IC à 95 % [0,16, 0,59]).
Parmi les patients qui ont obtenu une réponse à la fin de la phase A et qui sont entrés dans la phase B, la majorité de ceux qui ont poursuivi le traitement par ORENCIA ont continué de voir leur santé s'améliorer du 4e au 10e mois. La plupart des patients qui ont connu une poussée de la maladie au cours de la phase B, et qui ont recommencé le traitement par ORENCIA jusqu'à six mois après l'avoir abandonné ont recommencé à répondre au produit au cours de la phase C, phase de prolongation ouverte.
En général, les patients qui ont reçu ORENCIA de façon continue au cours de la phase B et des trois premiers mois de la phase C de prolongation ouverte ont maintenu leur réponse au traitement, bien qu'aucune conclusion formelle sur l'efficacité du produit ne puisse être tirée à partir de la phase C.
Arthrite psoriasique chez l’adulte :
L'efficacité d'ORENCIA a été évaluée chez 594 patients atteints d’arthrite psoriasique dans le cadre de deux études à répartition aléatoire, à double insu et contrôlées par placebo (études PsA-I et PsA-II) menées auprès de patients adultes âgés de 18 ans et plus. Les patients devaient être atteints d’arthrite psoriasique évolutive (≥ 3 articulations enflées et ≥ 3 articulations sensibles) en dépit d'un traitement antérieur par un ARAL, et présenter une lésion cutanée psoriasique admissible d'au moins 2 cm de diamètre. Dans les études PsA-I et PsA-II, 61 % et 37 % des patients, respectivement, avaient déjà été traités par un inhibiteur du TNF (anti-TNF).
Dans l'étude PsA-I, 424 patients étaient répartis aléatoirement selon un rapport de 1:1 pour recevoir une dose hebdomadaire de placebo ou d'ORENCIA à 125 mg, par voie sous-cutanée, sans dose d'attaque, pendant 24 semaines, à double insu, suivie d'une dose hebdomadaire en ouvert de 125 mg d'ORENCIA SC. La répartition aléatoire a été faite en fonction de l’usage actuel de méthotrexate, de la prise antérieure d’un inhibiteur du TNF et du pourcentage de la surface corporelle atteinte par le psoriasis (≥ 3 % vs < 3 %). Les patients étaient autorisés à recevoir en concomitance des doses stables de méthotrexate, de sulfasalazine, de léflunomide, d'hydroxychloroquine, de corticostéroïdes (faibles doses équivalant à ≤ 10 mg de prednisone), et/ou d'AINS pendant l'essai. Au moment de la répartition aléatoire, 60,4 % des patients recevaient du méthotrexate. Au départ, le poids moyen des sujets répartis au hasard entre ceux traités par l’abatacept et ceux recevant le placebo était de 84,9 kg et de 86,6 kg, respectivement. Un nombre limité de sujets pesait moins de 60 kg (16 sujets et 15 sujets, respectivement). Les caractéristiques initiales de la maladie comprenaient la présence d'une ou de plusieurs érosions articulaires à la radiographie chez 84 % des patients (341/424) [score moyen (ÉT) d'érosion de Sharp et van de Heijde (SHS) modifié pour l’arthrite
Approved 2.0v
psoriasique de 10,8 (24,2)], un taux sérique élevé de protéine C réactive (PCR) [moyenne de 14,1 mg/L (25,9)] chez 66 % des patients (277/424) et une maladie polyarticulaire chez 98 % des patients (416/424) [nombre moyen d'articulations sensibles et enflées de 20,2 (13,3) et 11,6 (7,5), respectivement]. Les patients qui n'ont pas obtenu une amélioration d'au moins 20 % de leurs nombres d'articulations enflées ou sensibles à la semaine 16 sont passés à l’administration sous-cutanée d’ORENCIA en ouvert à 125 mg une fois par semaine.
Dans l'étude PsA-II à double insu, une étude visant à déterminer la posologie intraveineuse, 170 patients ont reçu le médicament à l'étude les jours 1, 15 et 29, puis tous les 28 jours par la suite pendant 24 semaines, suivi d'ORENCIA en ouvert à 10 mg/kg par voie intraveineuse tous les 28 jours. Les patients ont été répartis aléatoirement pour recevoir soit le placebo soit ORENCIA, celui-ci à 3 mg/kg (3/3), à 10 mg/kg (10/10), ou à 30 mg/kg (deux doses) suivi d'une dose à 10 mg/kg (30/10), sans traitement de sauvetage, pendant 24 semaines. La répartition aléatoire a été faite en fonction du pourcentage de la surface corporelle atteinte par le psoriasis (≥ 3 % par rapport à < 3 %). Les patients étaient autorisés à recevoir en concomitance des doses stables de méthotrexate, de corticostéroïdes (faibles doses équivalant à ≤ 10 mg de prednisone) et/ou d'AINS pendant l'essai. À l'admission, environ 60 % des patients recevaient du méthotrexate. Au départ, le taux moyen (ÉT) de la PCR avec ORENCIA IV était de 17 mg/L (33,0), tandis que les nombres moyens (ÉT) d'articulations sensibles et enflées étaient de 22,2 (14,3) et 10,9 (7,6), respectivement.
Dans l’étude PsA-I, 69,0 % des sujets (147/213) du groupe abatacept et 69,2 % des sujets (146/211) du groupe placebo ont reçu en concomitance des ARAL non biologiques durant la période en double insu. Dans l’étude PsA-II, 60,0 % des sujets (24/37) du groupe abatacept et 54,8 % des sujets (23/25) du groupe placebo ont reçu en concomitance des ARAL non biologiques durant la période en double insu.
Le principal critère d'évaluation dans les deux études PsA-I et PsA-II était la proportion de patients obtenant une réponse ACR 20 à la semaine 24 (jour 169).
Réponse clinique
La proportion de patients ayant obtenu une réponse ACR 20 à la semaine 24 a été significativement plus élevée après un traitement par ORENCIA à 10 mg/kg par voie intraveineuse ou à 125 mg par voie sous-cutanée qu’avec le placebo. Les pourcentages de patients obtenant une réponse ACR 20, 50 ou 70 dans les études PsA-I et PsA-II (10 mg/kg) figurent au Tableau 21 ci-dessous.
Tableau 21 : Pourcentages de patients obtenant une réponse ACR à la semaine 24 dans les études PsA-Ia et PsA-II
| PsA-Ib | PsA-IIc | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
ORENCIA SC à 125 mg N = 213 | Placebo N = 211 | ORENCIA IV à 10 mg/kg N = 40 | Placebo N = 42 | |||||||||
| ACR 20 | 39,4 %* | 22,3 % | 47,5 % | 19,0 % | ||||||||
| Estimation de la différence (IC à 95 %) | 17,2 % (8,7 %, 25,6 %) | 28,7 % (9,4 %, 48,0 %) | ||||||||||
| Valeur p | < 0,001d | 0,006e | ||||||||||
| ACR 50 | 19,2 % | 12,3 % | 25,0 % | 2,4 % | ||||||||
Approved 2.0v
| ACR 70 | 10,3 % | 6,6 % | 12,5 % | 0 % |
|---|
a Les patients qui présentaient une amélioration de moins de 20 % du nombre d'articulations sensibles ou enflées à la semaine 16 répondaient aux critères de retrait (76 [35,7 %] dans le groupe abatacept et 89 [42,2 %] dans le groupe placebo) et ont été considérés comme des patients n'ayant pas répondu au traitement.
b 61 % des patients avaient déjà été traités par un inhibiteur du facteur de nécrose tumorale (anti-TNF).
c 37 % des patients avaient déjà été traités par un anti-TNF.
d La valeur p est basée sur les résultats du test du chi carré de CMH stratifiés en fonction de l’usage de méthotrexate, de l’usage antérieur d’un inhibiteur du TNF et de la surface corporelle atteinte. L’estimation de la différence et l’IC à 95 % sont basés sur la taille et le poids des strates, réparties selon l’usage de méthotrexate, l’usage antérieur d’un inhibiteur du TNF et la surface corporelle atteinte.
e La valeur p est basée sur les résultats du test du chi carré de CMH stratifiés en fonction de la surface corporelle atteinte. L’estimation de la différence et l’IC à 95 % sont basés la taille et le poids des strates réparties selon la surface corporelle atteinte au départ.
Les pourcentages de patients obtenant une réponse ACR 20 dans l’étude PsA-1 jusqu’à la semaine 24 sont présentés à la Figure 6 ci-dessous.
Figure 6 : Courbes des patients obtenant une réponse ACR 20a dans l'étude PsA-I jusqu'à la semaine 24 (jour 169)
| T aux de r épons e A CR 2 0 |
|---|
Jours
a Imputation pour l'absence de réponse chez les sujets retirés prématurément les jours 141 et 169
Les taux de réponse ACR 20 à la semaine 24 ont été plus élevés dans le groupe traité par l’abatacept que dans le groupe placebo, qu’il y ait eu ou non traitement antérieur par un inhibiteur du TNF et usage concomitant d’ARAL non biologiques. La proportion de sujets ayant obtenu une réponse ACR 20, parmi ceux ayant répondu au traitement à la semaine 24, a été de 44,0 % dans le groupe abatacept et de 22,2 % dans le groupe placebo chez les sujets qui n’avaient jamais été traités par un inhibiteur du TNF, et respectivement de 36,4 % et de 22,3 % dans les groupes abatacept et placebo chez les sujets exposés à un inhibiteur du TNF. La proportion de sujets ayant obtenu une réponse ACR 20, parmi ceux ayant répondu au traitement à la semaine 24, a été de 44,9 % dans le groupe abatacept et de 26,9 % dans le groupe placebo chez les sujets recevant un ARAL non biologique en concomitance, et respectivement de 27,3 % et de 12,1 % dans les groupes abatacept et placebo chez les sujets ne recevant pas d’ARAL non biologique en concomitance.
Approved 2.0v
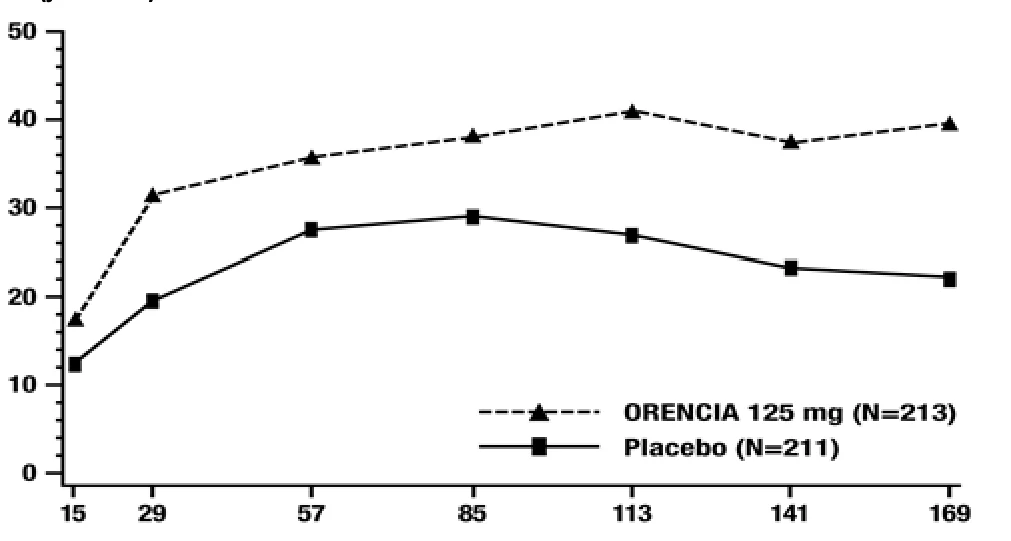 |
|---|
Dans l’ensemble, les résultats ont été uniformes pour toutes les composantes de la réponse ACR dans les études PsA-I et PsA-II.
Dans l’étude PsA-I, 65,7 % des sujets (140/213) du groupe abatacept et 62,6 % (132/211) du groupe placebo présentaient une enthésite au départ. Une dactylite a été observée chez 28,6 % des sujets (61/213) du groupe abatacept et chez 23,7 % des sujets (50/211) du groupe placebo au départ. Durant l’étude PsA-I, parmi les sujets présentant une dactylite au départ, la proportion des sujets chez qui la dactylite avait disparu à la semaine 24 a été de 44,3 % dans le groupe abatacept et de 34,0 % dans le groupe placebo. Parmi les sujets présentant une enthésite au départ, la proportion des sujets chez qui l’enthésite avait disparu à la semaine 24 a été de 32,9 % dans le groupe abatacept et de 21,2 % dans le groupe placebo.
Réponse selon les clichés radiographiques
Dans l'étude PsA-I, la proportion de patients sans progression radiographique (variation ≤ 0 du score SHS total modifié pour l’arthrite psoriasique à la semaine 24 par rapport au début de l'étude) était plus élevée dans le groupe ORENCIA à 125 mg (42,7 %) que dans le groupe placebo (32,7 %).
Réponse liée à la capacité fonctionnelle
Durant l’étude PsA-I, la proportion de patients qui, à la semaine 24, ont présenté une diminution à tout le moins ≥ 0,35 par rapport au départ dans l’indice d’invalidité selon le questionnaire d'évaluation de l’état de santé (HAQ-DI) a été de 31,0 % dans le groupe traité par ORENCIA, comparativement à 23,7 % dans le groupe placebo. La variation moyenne ajustée par rapport au départ dans l’indice d’invalidité-HAQ a été de -0,33 dans le groupe ORENCIA comparativement à -0,20 dans le groupe placebo. Durant l’étude PsA-II, la proportion de patients qui, à la semaine 24, ont présenté une diminution d’au moins ≥ 0,30 par rapport au départ dans l’indice d’invalidité-HAQ a été de 45,0 % dans le groupe traité par ORENCIA à 10 mg/kg, comparativement à 19,0 % dans le groupe placebo.
Prophylaxie de la maladie aiguë du greffon contre l’hôte après une GCSH provenant d’un donneur non apparenté
L’efficacité d’ORENCIA, administré en association avec un traitement de référence par un inhibiteur de la calcineurine (cyclosporine ou tacrolimus) et le méthotrexate (MTX) pour la prophylaxie de la maladie aiguë du greffon contre l’hôte (MAGH), a été évaluée dans le cadre de l’étude GVHD-1, menée auprès de receveurs d’une greffe de cellules souches hématopoïétiques (GCSH) et de l’étude GVHD-2, une étude clinique dont les données proviennent du Center for International Blood and Marrow Transplant Research (CIBMTR).
Dans le cadre de l’étude GVHD-1, ORENCIA a été administré à une dose de 10 mg/kg (dose maximale de 1 000 mg) par perfusion IV sur une période de 60 minutes, à partir de la veille de la greffe (jour -1), puis aux jours 5, 14 et 28 suivant la greffe. Deux cohortes de patients ont été évaluées :
- lors d’une étude à répartition aléatoire (selon un rapport de 1:1), à double insu et contrôlée par placebo menée auprès de receveurs d’une GCSH provenant d’un donneur de compatibilité HLA 8 sur 8, qui ont reçu ORENCIA (73 patients) ou un placebo (69 patients) en association avec un inhibiteur de la calcineurine et le MTX (cohorte « 8 sur 8 »).
lors d’une étude ouverte à groupe unique de 43 receveurs d’une GCSH provenant d’un donneur de compatibilité HLA (Human Leukocyte Antigen ou antigène leucocytaire humain) 7 sur 8 (cohorte « 7 sur 8 »)
Approved 2.0v
Le Tableau 22 ci-dessous présente les caractéristiques démographiques et cliniques initiales des patients de la population analysée (cohortes « 7 sur 8 » et « 8 sur 8 ») qui ont été traités dans le cadre de l’étude GVHD-1.
Tableau 22 : Caractéristiques démographiques et cliniques initiales des patients de la population analysée (cohortes « 7 sur 8 » et « 8 sur 8 ») traités dans le cadre de l’étude GVHD-1
| Cohorte « 7 sur 8 » | Cohorte « 8 sur 8 » | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| ORENCIA (+ inhibiteur de la calcineurine et MTX) N = 43 | ORENCIA (+ inhibiteur de la calcineurine et MTX) N = 73 | Placebo (+ inhibiteur de la calcineurine et MTX) N = 69 | |||||||||||||
| Âge (médiane) | 38 | 44 | 40 | ||||||||||||
| Âge (tranche) | 6-76 | 6-71 | 7-74 | ||||||||||||
| Sexe (masculin) | 27 (63) | 41 (56) | 37 (54) | ||||||||||||
| Blancs | 31 (72) | 63 (86) | 61 (88) | ||||||||||||
| Noirs ou Afro-américains | 7 (16) | 3 (4,1) | 2 (2,9) | ||||||||||||
| Asiatiques | 2 (4,7) | 4 (6) | 2 (2,9) | ||||||||||||
| Hispaniques | 7 (16) | 4 (6) | 2 (2,9) | ||||||||||||
| Type de cancer | |||||||||||||||
| Leucémie myéloïde aiguë (LMA) | 15 (35) | 30 (41) | 22 (32) | ||||||||||||
| Syndrome myélodysplasique (SMD) | 11 (26) | 15 (21) | 12 (17) | ||||||||||||
| Leucémie lymphoblastique aiguë (LLA) | 8 (19) | 20 (27) | 22 (32) | ||||||||||||
| Leucémie aiguë de lignée ambiguë | 1 (2,3) | 0 | 1 (1,4) | ||||||||||||
| Lymphome hodgkinien et lymphome non hodgkinien | 1 (2,3) | 1 (1,4) | 1 (1,4) | ||||||||||||
| Lymphome lymphoblastique aigu (au moins en 2e rémission complète) | 1 (2,3) | 4 (6) | 1 (1,4) | ||||||||||||
| Leucémie myélomonocytaire chronique | 1 (2,3) | 1 (1,4) | 4 (6) | ||||||||||||
| Leucémie myéloïde chronique | 4 (9) | 1 (1,4) | 5 (7) | ||||||||||||
| Non rapporté | 1 (2,3) | 1 (1,4) | 1 (1,4) | ||||||||||||
| Prophylaxie de la MAGH | |||||||||||||||
| Cyclosporine | 16 (37) | 11 (15) | 11 (16) | ||||||||||||
| Tacrolimus | 27 (63) | 62 (85) | 58 (84) | ||||||||||||
| Type de greffe | |||||||||||||||
| Moelle osseuse | 21 (49) | 33 (45) | 26 (38) | ||||||||||||
| Cytokines du sang périphérique mobilisé (cellules souches) | 22 (51) | 40 (55) | 43 (62) | ||||||||||||
| Schéma de conditionnement | |||||||||||||||
| Irradiation corporelle totale et chimiothérapie | 11 (26) | 20 (27) | 26 (38) | ||||||||||||
| Busulfan et cyclophosphamide | 13 (30) | 28 (38) | 21 (30) | ||||||||||||
| Busulfan et fludarabine | 8 (19) | 7 (10) | 2 (2,9) | ||||||||||||
| Melphalan et fludarabine | 11 (26) | 18 (25) | 20 (29) | ||||||||||||
L’étude GVHD-2 a permis d’analyser les résultats de l’administration d’ORENCIA en association avec un inhibiteur de la calcineurine et le méthotrexate, comparativement à l’administration d’un inhibiteur de la calcineurine et du méthotrexate seulement, en prophylaxie pour la MAGH, chez des patients âgés de 6 ans ou plus ayant reçu une GCSH provenant d’un donneur non apparenté présentant une incompatibilité d’un allèle, entre 2011 et 2018. Le groupe traité avec ORENCIA + un inhibiteur de la calcineurine et le méthotrexate (n = 54) comprenait 42 patients provenant de l’étude GVHD-1 en plus de 12 patients traités par ORENCIA ne provenant pas de l’étude GVHD-1. Les patients assignés au groupe de comparaison
Approved 2.0v
(n = 162) ont été sélectionnés dans un rapport de 3:1 par rapport au groupe traité par ORENCIA à partir du registre du CIBMTR des patients n’ayant pas reçu ORENCIA pendant la durée de l’étude. Pour les analyses, l’appariement par score de propension et la probabilité inverse de traitement pondéré ont été utilisés pour réduire les répercussions du biais de sélection.
Réponse clinique: cohorte « 8 sur 8 »
Dans le cadre de l’étude GVHD-1, l’efficacité a été établie d’après les résultats relatifs à la survie globale (SG) et à la survie sans MAGH de grades II à IV analysés au jour 180 suivant la greffe. Le traitement associant ORENCIA + un inhibiteur de la calcineurine et le MTX n’a pas entraîné une atténuation notable de la survie sans MAGH de grades III et IV comparativement au placebo + un inhibiteur de la calcineurine et le MTX au jour 180 suivant la greffe. Le Tableau 23 présente les résultats d’efficacité obtenus dans l’étude GVHD-1 pour la cohorte « 8 sur 8 ».
Tableau 23 : Résultats d’efficacité obtenus dans l’étude GVHD-1 pour la cohorte « 8 sur 8 » au jour 180 suivant la greffe
| Paramètre | ORENCIA (+ inhibiteur de la calcineurine et MTX) n = 73 | Placebo (+ inhibiteur de la calcineurine et MTX) n = 69 |
| Taux de surviea sans MAGH de grades III-IV (IC à 95 %) | 87 % (77 %, 93 %) | 75 % (63 %, 84 %) |
| Rapport de risque (IC à 95 %) | 0,55 (0,26, 1,18) | |
| Taux de survieb sans MAGH de grades II-IV (IC à 95 %) | 50 % (38 %, 61 %) | 32 % (21 %, 43 %) |
| Rapport de risque (IC à 95 %) | 0,54 (0,35, 0,83) | |
| Taux de survie globale (IC à 95 %) | 97 % (89 %, 99 %) | 84 % (73 %, 91 %) |
| Rapport de risque (IC à 95 %) | 0,33 (0,12, 0,93) |
a Le taux de survie sans MAGH de grades III-IV a été calculé à partir de la date de la greffe jusqu’à l’apparition confirmée de la maladie ou du décès, toutes causes confondues, jusqu’au jour 180 suivant la greffe.
b Le taux de survie sans MAGH de grades II-IV a été calculé à partir de la date de la greffe jusqu’à l’apparition confirmée de la maladie ou du décès, toutes causes confondues, jusqu’au jour 180 suivant la greffe.
Réponse clinique : cohorte « 7 sur 8 »
Dans le cadre de l’étude GVHD-2, le taux de SG à 180 jours du groupe recevant ORENCIA en association avec un inhibiteur de la calcineurine et le méthotrexate était de 98 % (IC à 95 % : 78 à 100) et de 75 % (IC à 95 % : 67 à 82) pour le groupe ayant subi une GCSH provenant d’un donneur non apparenté présentant une incompatibilité d’un allèle. Dans le cadre de l’étude GVHD-1, des analyses exploratoires ont révélé une tendance comparable à celle de l’étude GVHD-2.
Approved 2.0v
14.3 Immunogénicité
Adultes atteints de PAR recevant ORENCIA par voie intraveineuse
Au cours des études AIM, ATTAIN, ASSURE, IM101100, IM101101, on a soumis les patients atteints de polyarthrite rhumatoïde à des tests d’anticorps anti-ORENCIA à des intervalles de temps prédéterminés. On a mesuré les anticorps contre la molécule entière de l’abatacept ou contre la portion CTLA-4 de l’abatacept. On a décelé la présence d’anticorps liants chez 2,8 % des 2 237 patients testés pendant une période allant jusqu’à 3 ans. On n’a observé aucun lien apparent entre la production d’anticorps et la réponse clinique ou les effets indésirables, mais comme le nombre de patients ayant présenté une réponse immunitaire était restreint dans l'ensemble des études, on ne peut tirer de conclusions concernant l'effet de l'immunogénicité sur l'innocuité et l'efficacité.
Patients adultes atteints de PAR, traités avec ORENCIA SC
Tous les patients ont reçu une dose de départ d’abatacept par voie IV ajustée selon le poids le jour 1. Des titres positifs au test d’anticorps contre la molécule entière de l’abatacept ou contre la portion CTLA-4T de l’abatacept ont été décelés chez 0,4 % et 0,7 %, respectivement des patients traités par l’abatacept SC et chez 0,7 % et 1,5 %, respectivement des patients traités par l’abatacept IV. Parmi les 736 patients traités par l’abatacept IV, 714 patients ont été testés pour la présence d’anticorps contre l’abatacept et 725 patients ont été testés pour la présence d’anticorps contre la portion CTLA-4T alors que 698 et 710 des 721 patients traités par l’abatacept SC l’ont été. Les patients séropositifs n’ont présenté aucune réaction au site d’injection, ni de réaction d’hypersensibilité ou d ‘affection auto-immune durant les 6 mois de l’étude.
ORENCIA SC sans dose de départ administrée par voie intraveineuse
Dans le cadre du programme de développement de la forme sous-cutanée, on a mené une étude visant à évaluer l’immunogénicité d’ORENCIA sous forme sous-cutanée (SC) employé seul, sans dose de départ administrée par voie intraveineuse (IM101-173). Les résultats n’ont montré aucune différence dans la fréquence d’immunogénicité après quatre mois de traitement avec ORENCIA SC employé seul ou en association avec le méthotrexate. Aucune immunogénicité n’a été décelée au mois 4 dans le groupe traité par ORENCIA SC (n = 49) ni dans le groupe traité par ORENCIA SC plus MTX (n = 51) [voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE].
ORENCIA SC lors du retrait du médicament (trois mois) et à la reprise du traitement
Dans le cadre du programme de développement de la forme sous-cutanée, on a mené l’étude IM101-167 afin d’évaluer l’effet du retrait du médicament (trois mois) et de la reprise du traitement par ORENCIA SC sur l’immunogénicité. Au retrait du traitement par ORENCIA SC, l’augmentation du taux d’immunogénicité était compatible à ce qui a été observé au moment de l’interruption du traitement par ORENCIA administré par voie intraveineuse. À la reprise du traitement, on n’a observé aucune réaction à l’injection et aucune différence dans la réponse au traitement entre les patients dont le traitement par voie sous-cutanée avait été interrompu jusqu’à trois mois, et ceux qui n’avaient subi aucune interruption de traitement, et ce, que le traitement ait été repris avec ou sans dose de départ administrée par voie intraveineuse (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
Patients atteints de PIJ/PJ recevant ORENCIA par voie intraveineuse :
On a mesuré les anticorps dirigés contre la molécule entière de l’abatacept ou contre la portion CTLA-4 de l’abatacept par dosage ELISA chez des patients atteints de PIJ/PJ ayant suivi plusieurs traitements par ORENCIA pendant la période ouverte. Chez les patients qui ont cessé de recevoir ORENCIA pendant une
Approved 2.0v
période pouvant aller jusqu’à 6 mois au cours de la période à double insu, le taux de formation d’anticorps contre la portion CTLA-4 de l’abatacept était de 40,7 % (22 sur 54), alors que ce taux était de 13,0 % (7 sur 54) chez les patients qui sont demeurés sous traitement.
L’immunogénicité à long terme d’ORENCIA est inconnue.
Prophylaxie de la maladie aiguë du greffon contre l’hôte après une GCSH provenant d’un donneur non apparenté
L’immunogénicité a été évaluée chez les patients recevant une GCSH. Globalement, l’incidence de l’immunogénicité et les titres d’anticorps associés étaient faibles chez les patients recevant ORENCIA par voie intraveineuse selon le schéma à 4 doses utilisé dans le cadre de cette étude. Parmi les 114 sujets évaluables pour l’analyse de l’immunogénicité dans les groupes sous ORENCIA, aucun n’était porteur de ces anticorps pendant la période de traitement (du jour -1 au jour 28 suivant la greffe). Pendant la période hors traitement (du jour 29 jusqu’au jour 180 suivant la greffe), 6 des 91 sujets (6,6 %) évaluables pour l’analyse de l’immunogénicité étaient porteurs de la protéine 4 associée au lymphocyte T cytotoxique (cytotoxic T-lymphocyte-associated protein 4 ou CTLA4) et peut-être également de l’immunoglobuline (Ig); une activité de neutralisation virale a pu être mise en évidence dans au moins un échantillon positif au dépistage de 4 de ces 6 sujets. Dans cette même étude, les sujets ayant obtenu une immunogénicité avaient des échantillons positifs au dépistage des anticorps anti-médicament au jour 180 seulement (période hors traitement); ainsi, en raison du temps nécessaire à l’induction d’anticorps, l’incidence sur la pharmacocinétique, l’innocuité et l’efficacité du médicament n’a pu être déterminée.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
On a évalué le dossier d'innocuité non clinique de l'abatacept chez des souris, des rats et des singes macaques. On a démontré la présence d'une activité pharmacologique chez chacune de ces espèces. L'abatacept, une protéine entièrement humaine, a eu des effets immunogènes chez chacune de ces espèces. Toutefois, on n'a généralement décelé des anticorps spécifiques à l'abatacept qu'au cours de la période de rétablissement, donc ces anticorps auraient été produits seulement après la chute des concentrations sériques d'abatacept sous les concentrations actives sur le plan pharmacologique.
Toxicologie générale :
Toxicité d'une seule dose ou de doses répétées
Lors d'études menées sur des primates animaux, on n'a observé aucune toxicité significative liée au médicament par suite de l'administration par perfusion intraveineuse de l'abatacept 1) en une seule dose allant jusqu'à 100 mg/kg ou 2) en doses répétées allant jusqu'à 50 mg/kg, administrées tous les deux jours, pendant 30 jours, ou toutes les semaines, pendant un an. Les effets pharmacologiques réversibles observés lors des études portant sur l'administration répétée incluaient des diminutions minimes des taux sériques d'immunoglobuline G (IgG) et des baisses légères ou modérées du nombre et du diamètre des centres germinatifs lymphoïdes, situés dans la rate et/ou dans les ganglions lymphatiques (étude d'une durée de un an), lesquelles sont des caractéristiques morphologiques représentatives d'une baisse de l'activité des centres germinatifs. Lors des études portant sur l'administration répétée de doses à des singes, on n'a observé aucun changement hyperplasique, prénéoplasique ou néoplasique dans les cellules du sang
Approved 2.0v
périphérique ou dans les tissus lymphoïdes. Lors de l'étude de un an, on a démontré l'activité fonctionnelle du système immunitaire à toutes les doses par une réponse robuste des anticorps contre l'hémocyanine de patelle, un antigène dépendant des lymphocytes T, suivant l'immunisation, après une période sans traitement de huit semaines. Le traitement par l'abatacept, administré pendant un an, n'a entraîné aucune manifestation clinique représentative d'une infection virale ou de séquelles, même si le dépistage viral a confirmé que tous les singes avaient déjà été exposés à au moins un des virus suivants : lymphocryptovirus, virus de l'herpès B, cytomégalovirus rhésus ou papovavirus simien. La dose maximale sans effet indésirable observé (DSENO), notée au cours de l'étude d'une durée de un an, a été de 50 mg/kg/semaine, ce qui a entraîné une exposition générale, selon l'aire sous la courbe (ASC) des concentrations en fonction du temps de neuf fois supérieure à celle à laquelle sont exposés les humains recevant la dose clinique.
On n'a observé aucune toxicité importante chez les rats recevant des doses allant jusqu'à 200 mg/kg, administrée par voie intraveineuse ou sous-cutanée, tous les deux jours, à sept reprises. On a noté une diminution minime des taux sériques des IgG et des IgA à la fin du traitement. La biodisponibilité suivant l'administration par voie sous-cutanée se situait entre 41 % (200 mg/kg) et 63 % (10 mg/kg).
Chez les souris, l'administration de l'abatacept par voie sous-cutanée, une fois par semaine, pendant 26 semaines, à des doses allant jusqu'à 200 mg/kg, a été bien tolérée sur le plan clinique. Aux doses ≥ 65 mg/kg, on a observé les effets pharmacologiques réversibles suivants : baisse passagère des taux sériques moyens d'IgG et, chez les souris mâles, baisse du pourcentage de cellules B spléniques et inhibition de l'activation des lymphocytes B et T ex vivo. On a aussi noté, à ces mêmes doses, une hausse de la fréquence et de la gravité de la caryomégalie des cellules épithéliales des tubules rénaux, qui a été accompagnée d'une inflammation chronique légère et multifocale, une infiltration lymphocytique et la dégénérescence des cellules tubulaires. Ces répercussions au niveau rénal n'ont pas entraîné d'effets nocifs sur la fonction rénale et ont été interprétées comme une exacerbation de changements rénaux spontanés, liés au vieillissement, qui surviennent chez les souris, mais qui n'ont aucune pertinence connue chez les humains. Lors de cette étude, la DSENO a été établie à 200 mg/kg (soit 4,7 fois celle à laquelle sont exposés les sujets humains).
Mutagénicité et cancérogénicité : In vitro, on n'a observé aucun risque mutagène associé à l'abatacept lors du test d'Ames (modèle bactérien de mutation inverse) ou du test de mutation directe dans des cellules d'ovaire de hamster chinois/hypoxanthine guanine phosphoribosyl-transférase (CHO/HGPRT) [avec ou sans activation métabolique]. On n'a observé aucune aberration chromosomique des lymphocytes humains (avec ou sans activation métabolique) au cours du traitement par l'abatacept. Lors d'une étude de cancérogénicité portant sur des souris, on a administré, toutes les semaines, par voie sous-cutanée, 20, 65 ou 200 mg/kg d'abatacept, pendant une période allant jusqu'à 84 semaines chez les mâles et jusqu'à 88 semaines chez les femelles. Ces doses ont été associées à une augmentation de la fréquence des lymphomes malins (toutes doses confondues) et des tumeurs des glandes mammaires (doses intermédiaires et élevées chez les femelles). Les souris étudiées ont été infectées par le virus de la leucémie murine et le virus de la tumeur mammaire de la souris. Ces virus sont associés à une fréquence accrue de lymphomes et de tumeurs des glandes mammaires, respectivement, chez les souris immunodéprimées. Les doses utilisées lors de ces études ont été 0,8, 2,0 et 3 fois supérieures à 10 mg/kg, soit la dose administrée chez l'humain, selon l'ASC. On n'a noté aucune manifestation de lymphomes ou de changements morphologiques prénéoplasiques au cours de l'étude d'une durée de un an menée chez les singes, malgré la présence d'un virus (lymphocryptovirus) réputé pour entraîner ces lésions chez les singes immunodéprimés, dans l'intervalle de temps qu'a duré cette étude. La pertinence de ces résultats en ce qui a trait à l'usage clinique de l'abatacept est inconnue.
Approved 2.0v
Toxicologie pour la reproduction et le développement : Lors d'une étude portant sur la fertilité et le développement embryonnaire au stade précoce chez les rats, on n'a observé aucun effet sur l'accouplement, la fertilité ou le développement embryonnaire au stade précoce à des doses allant jusqu'à 200 mg/kg, administrées par voie intraveineuse, tous les trois jours (11 fois la dose administrée chez les humains). Lors des études portant sur le développement embryonnaire et fœtal (administration par voie intraveineuse), on a décelé aucun effet indésirable chez les rongeurs à des doses allant jusqu'à 200 mg/kg (rats) ou jusqu'à 300 mg/kg (souris), administrées tous les jours, ou chez les lapins, à des doses allant jusqu'à 200 mg/kg, administrées tous les trois jours (30 fois, dans le cas des rats et 29 fois, dans le cas des lapins, les doses auxquelles sont exposés les humains). Lors des études portant sur des rats et des lapins, on a noté que l'abatacept traversait la barrière placentaire. Au cours d'une étude sur le développement pré et post-natal des rats recevant par voie intraveineuse des doses allant jusqu'à 200 mg/kg, tous les trois jours, on n'a noté aucun effet sur les mères de la génération F0 (11 fois la dose à laquelle sont exposés les humains) ni aucun effet sur les rats de la génération F1, à des doses ≤ 45 mg/kg (3 fois la dose à laquelle sont exposés les humains). À la dose de 200 mg/kg, les changements liés au médicament observés dans la génération F1 n'ont touché que les femelles et ont été une réponse des anticorps dépendant des lymphocytes T multipliée par neuf fois et une inflammation de la thyroïde observée chez l'une des rates. Ces effets, dont la pertinence pour les humains est inconnue, se sont produits à des doses 11 fois supérieures à celles auxquelles sont exposés les humains; on n'a noté aucun effet à une dose 3 fois supérieure à celle administrée chez l'humain. Aucun autre paramètre immunitaire n'a été modifié (phénotypes de lymphocytes spléniques et de cellules NK, taux sériques d'Ig et présence d'anticorps antinucléaires).
Tolérance locale : L'abatacept n'a pas exercé d'effet irritant significatif lorsqu'il a été administré à des lapins, par voie intraveineuse, paraveineuse ou intra-artérielle, à des concentrations qui devraient correspondre à la concentration la plus élevée qui serait utilisée chez les humains (10 mg/mL). Lors d'études portant sur l'administration répétée par voie intraveineuse à des singes, on n'a observé aucune irritation importante au point d'injection à des concentrations (25-31 mg/mL) bien au-dessus de celles recommandées chez l'humain. Au cours d'études portant sur l'administration sous-cutanée répétée à des souris et d'études portant sur l'administration d'une seule dose ou de plusieurs doses à des rats, aucune irritation importante au point d'injection n'a été observée à des concentrations allant jusqu'à 100 mg/mL.
Approved 2.0v