


Monographie de produit - Paclitaxel Injection USP (Accord Healthcare)
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
.......................................................... 26
RENSEIGNEMENTS PHARMACEUTIQUES ............................................................... 26
ÉTUDES CLINIQUES ..................................................................................................... 27
PHARMACOLOGIE DÉTAILLÉE ................................................................................. 31
TOXICOLOGIE ................................................................................................................ 33
MUTAGÉNICITÉ ET GÉNOTOXICITÉ ........................................................................ 39
MONOGRAPHIES DE PRODUIT DE SOUTIEN .......................................................... 40
PARTIE III : RENSEIGNEMENTS POUR LE CONSOMMATEUR .................................. 41
PrPaclitaxel Injectable USP
Solution pour injection, 6 mg/mL Stérile
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
INDICATIONS ET USAGE CLINIQUE
Paclitaxel Injectable USP est indiqué, en monothérapie ou en association avec un autre médicament, dans :
- le traitement du cancer de l’ovaire, du sein, ou du poumon.
Cancer de l’ovaire
- Traitement de première intention, en association avec d’autres agents chimiothérapeutiques.
- Traitement de deuxième intention du cancer métastatique de l’ovaire, après échec du traitement standard.
Cancer du sein
- Traitement adjuvant du cancer du sein avec atteinte des ganglions, administré après le traitement d’association standard. Lors de l’étude clinique, on a observé un effet favorable général sur la survie sans maladie et sur la survie globale dans la population totale de sujets atteints d’une tumeur positive ou négative en récepteurs. Toutefois, les données disponibles (suivi médian de 30 mois) ont démontré spécifiquement un effet bénéfique seulement chez les sujets présentant une tumeur négative en récepteurs aux œstrogènes et à la progestérone.
Traitement de deuxième intention du cancer métastatique du sein, après échec du traitement standard.
Cancer du poumon
- Traitement de première intention du cancer avancé du poumon non à petites cellules.
CONTRE-INDICATIONS
- Le paclitaxel est contre-indiqué chez les patients ayant des antécédents de réactions d’hypersensibilité sévères au paclitaxel ou aux formulations contenant du Cremophor® EL (huile de ricin polyoxyéthylique).
| Voie d’administration | Forme posologique et concentration | Tous les Ingrédients non médicinaux |
| Intraveineuse | Solution pour injection, 6 mg/mL | Huile de ricin polyoxyéthylique (Cremophor® EL) et éthanol déshydraté. |
- Il est également contre-indiqué chez les patients présentant initialement une neutropénie sévère (< 1 500 cellules/mm3).
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Paclitaxel Injectable USP doit être administré sous la surveillance d’un médecin expérimenté dans la chimiothérapie des néoplasies.
Il faut éviter tout contact du concentré non dilué avec des dispositifs ou du matériel en PVC plastifié destinés à la préparation des solutions de perfusion. Afin de réduire l’exposition du patient au plastifiant DEHP [di-(2-éthylhexyl)phtalate] qui peut provenir de tubulures ou d’un sac de perfusion en PVC, il faudrait de préférence entreposer les solutions diluées de Paclitaxel Injectable USP dans des flacons (de verre ou de polypropylène) ou dans des sacs en plastique (de polypropylène ou de polyoléfine) et les administrer par des tubulures à revêtement de polyéthylène.
Carcinogenèse et mutagenèse
Voir la section TOXICOLOGIE sous RENSEIGNEMENTS SCIENTIFIQUES dans la monographie.
Seconds cancers primitifs : Des cas de leucémie myéloïde aiguë (LMA) et de syndrome myélodysplasique ont été signalés dans des rapports de pharmacovigilance.
Appareil cardiovasculaire
On a signalé des cas d’hypotension, d’hypertension et de bradycardie au cours de l’administration de paclitaxel; les patients sont habituellement asymptomatiques et leur état ne nécessite généralement pas de traitement. Dans les cas sévères, le médecin traitant peut décider d’interrompre ou d’abandonner les perfusions de paclitaxel. Il est conseillé de surveiller fréquemment les signes vitaux, particulièrement pendant la première heure de perfusion de paclitaxel. La surveillance cardiaque continue n’est pas nécessaire, sauf pour les patients qui présentent des anomalies de conduction graves (voir la section EFFETS INDÉSIRABLES).
Des anomalies sévères de la conduction cardiaque ont été signalées chez moins de 1 % des patients, au cours du traitement par le paclitaxel. Si un patient présente des anomalies
Mises en garde et précautions importantes
- Doit être administré sous la surveillance d’un médecin expérimenté dans la chimiothérapie des néoplasies (voir INDICATIONS ET USAGE CLINIQUE).
- Paclitaxel Injectable USP devrait être administré sous forme de solution diluée pour perfusion.
- Avant d’administrer Paclitaxel Injectable USP, il faut traiter les patients avec des corticostéroïdes, des antihistaminiques et des antagonistes des récepteurs H2 (voir la rubrique Sensibilité/résistance ci-dessous).
- Il ne faut pas administrer ce médicament aux patients dont le taux initial de polynucléaires neutrophiles est inférieur à 1 500 cellules/mm3 (voir la rubrique Hématologie ci-dessous).
importantes de la conduction pendant l’administration de l’agent, on devrait lui administrer le traitement approprié et exercer une surveillance continue par électrocardiographie au cours d’un traitement ultérieur par Paclitaxel Injectable USP (voir la section EFFETS INDÉSIRABLES).
Conduite et utilisation de machines
Étant donné que Paclitaxel Injectable USP contient de l’éthanol, il faudrait tenir compte de ses effets possibles, y compris ceux sur le SNC.
Appareil digestif
On a signalé des cas de mucosite sévère, lesquels ont commandé une réduction de la dose administrée (voir les sections EFFETS INDÉSIRABLES et POSOLOGIE ET ADMINISTRATION).
Des cas de colite pseudomembraneuse ont été signalés chez des patients qui ne suivaient pas d’antibiothérapie concomitante. Une telle réaction doit être prise en compte dans l’établissement du diagnostic différentiel en cas de diarrhée sévère ou persistante survenant pendant ou peu après le traitement par le paclitaxel (voir la section EFFETS INDÉSIRABLES).
Système endocrinien/métabolisme
On a signalé des cas de syndrome de lyse tumorale dans des rapports de pharmacovigilance.
Hématologie
Paclitaxel Injectable USP ne doit pas être administré aux patients dont le taux initial des polynucléaires neutrophiles est inférieur à 1 500 cellules/mm3 (voir la section CONTRE- INDICATIONS). La myélosuppression (qui se manifeste principalement par une neutropénie) est fonction de la dose et du schéma d’administration; cette toxicité limite la dose utilisée. Les taux de neutrophiles atteignent leurs nadirs après un médian de 11 jours. Afin de surveiller l’apparition d’une toxicité médullaire, on recommande d’effectuer des numérations globulaires périphériques fréquentes chez tous les patients qui reçoivent Paclitaxel Injectable USP. Il ne faut pas administrer d’autres cures de Paclitaxel Injectable USP avant que les polynucléaires neutrophiles et les plaquettes ne reviennent à des taux > 1 500 cellules/mm3 et
> 100 000 cellules/mm3, respectivement. Si une neutropénie sévère (< 500 cellules/mm3) se manifeste pendant une cure par Paclitaxel Injectable USP, on recommande de réduire de 20 % la dose des cures suivantes (voir la section POSOLOGIE ET ADMINISTRATION).
Fonctions hépatique/biliaire/pancréatique
Certaines données révèlent une augmentation de la toxicité du paclitaxel lorsqu’il est administré à des patients présentant des taux d’enzymes hépatiques élevés. Il faut administrer Paclitaxel Injectable USP avec prudence aux patients présentant un dysfonctionnement hépatique modéré à sévère; dans ces cas, il faudrait adapter les doses (voir la section EFFETS INDÉSIRABLES).
Réactions au point d’injection
Les réactions au point d’injection, incluant des réactions secondaires à l’extravasation, ont été habituellement bénignes et ont inclus l’érythème, la sensibilité, une coloration anormale de la peau ou l’œdème. Ces réactions ont été observées plus fréquemment lors de la perfusion de
24 heures que lors de celle de trois heures. La récurrence des réactions cutanées là où une extravasation s’est déjà produite, c’est-à-dire une « rechute » lors de l’administration du paclitaxel à un point d’injection différent, a été rarement signalée.
On a rarement observé des épisodes plus sévères tels que la phlébite, la cellulite, l’induration, l’exfoliation cutanée, la nécrose et la fibrose lors du suivi continu sur l’innocuité du paclitaxel. Dans certains cas, une réaction au point d’injection s’est manifestée au moment d’une perfusion prolongée ou de sept à dix jours plus tard.
Présentement, il n’existe pas de traitement particulier pour les réactions d’extravasation. Étant donné le risque d’extravasation, il est recommandé de surveiller étroitement le point de perfusion pour déceler toute infiltration au cours de l’administration du médicament.
Système nerveux
Bien que la neuropathie périphérique soit fréquente, l’apparition d’une symptomatologie sévère est inhabituelle. On recommande, dans les cas de neuropathie sévère, une réduction de 20 % de la dose de Paclitaxel Injectable USP pour tous les traitements ultérieurs (voir les sections EFFETS INDÉSIRABLES, POSOLOGIE ET ADMINISTRATION).
Chez les patientes atteintes d’un cancer de l’ovaire avancé et traitées en première intention, l’administration de paclitaxel en perfusion sur 3 heures en association avec le cisplatine pourrait entraîner une fréquence plus élevée de neurotoxicité sévère par comparaison aux patientes recevant le paclitaxel suivi du cisplatine. Lors de l’administration concomitante de paclitaxel et d’un composé de platine, p. ex., le cisplatine, le paclitaxel doit être administré en premier.
Paclitaxel Injectable USP contient 396 mg/mL d’éthanol déshydraté (alcool absolu); il faudrait donc tenir compte des effets possibles de l’éthanol (alcool absolu), y compris ceux sur le SNC. Les enfants peuvent être plus sensibles que les adultes aux effets de l’éthanol (alcool absolu) (voir la rubrique Populations particulières - Enfants).
Troubles oculaires
Des cas de baisse de l’acuité visuelle attribuable à un œdème maculaire cystoïde (OMC) ont été signalés pendant le traitement par le paclitaxel et par d’autres taxanes (voir Effets indésirables observés après la commercialisation). Dans la plupart des cas, l’OMC est disparu après l’arrêt du traitement par le taxane. Les patients qui présentent des troubles visuels durant le traitement par le paclitaxel doivent rapidement subir un examen ophtalmologique complet. En cas de diagnostic d’OMC, il faut cesser le traitement par le paclitaxel.
Sensibilité/résistance
Paclitaxel Injectable USP devrait être administré sous forme de solution diluée pour perfusion. Avant d’administrer Paclitaxel Injectable USP, il faudrait traiter les patients avec des corticostéroïdes, des antihistaminiques et des antagonistes des récepteurs H2 (comme la dexaméthasone, la diphénhydramine et la cimétidine ou la ranitidine) pour réduire au minimum les réactions d’hypersensibilité (voir la section POSOLOGIE ET ADMINISTRATION).
L’anaphylaxie et des réactions sévères d’hypersensibilité, caractérisées par la dyspnée et l’hypotension nécessitant un traitement, l’angio-œdème ou l’urticaire généralisée, se sont manifestées chez environ 2 % des patients qui ont reçu Paclitaxel Injectable USP. Ces réactions sont probablement à médiation histaminique. Bien que rares, des réactions d’issue fatale sont survenues malgré l’administration d’une prémédication. En présence d’une réaction d’hypersensibilité sévère, il faut interrompre immédiatement la perfusion de paclitaxel; le patient ne doit plus recevoir d’autres cures par ce médicament (voir la section EFFETS INDÉSIRABLES).
Paclitaxel Injectable USP ne doit pas être administré aux patients ayant des antécédents de réactions d’hypersensibilité sévères aux produits contenant du Cremophor® EL (voir la section CONTRE-INDICATIONS). Des symptômes bénins comme les bouffées vasomotrices, les réactions cutanées, la dyspnée, l’hypotension ou la tachycardie ne dictent pas l’interruption du traitement. Toutefois, en cas de réactions sévères comme l’hypotension nécessitant un traitement, la dyspnée nécessitant l’administration de bronchodilatateurs, l’angio-œdème ou l’urticaire généralisée, il faut arrêter immédiatement l’administration de Paclitaxel Injectable USP et assurer un traitement symptomatique vigoureux.
Santé sexuelle
Fertilité : Les hommes doivent demander conseil sur la cryoconservation de sperme avant d’entreprendre un traitement par le paclitaxel en raison d’un risque d’infertilité.
Populations particulières
Femmes enceintes : Paclitaxel Injectable USP peut s’avérer nocif pour le fœtus, s’il est administré à une femme enceinte. Le paclitaxel a été embryotoxique et fœtotoxique chez les lapines et a diminué la fertilité chez les rates. On n’a effectué aucune étude chez la femme enceinte. On devrait recommander aux femmes en âge de procréer d’éviter la grossesse pendant le traitement par Paclitaxel Injectable USP. Si ce médicament est administré pendant la grossesse ou si la patiente devient enceinte pendant son traitement par ce médicament, on devrait informer la patiente des risques possibles.
Femmes qui allaitent : On ne sait pas si le paclitaxel est excrété dans le lait humain. On devrait interrompre l’allaitement pendant toute la durée du traitement par le paclitaxel.
Enfants : L’innocuité et l’efficacité du paclitaxel chez les enfants n’ont pas été établies. Au cours d’une étude clinique, on a signalé des cas de toxicité du système nerveux central (SNC) (rarement d’issue fatale) chez des enfants ayant reçu le paclitaxel par perfusion intraveineuse pendant trois heures, à des doses allant de 350 mg/m2 à 420 mg/m2. La toxicité est vraisemblablement attribuable à la dose élevée d’éthanol contenu dans l’excipient du Paclitaxel Injectable USP, administré en perfusion de courte durée. L’utilisation concomitante d’antihistaminiques peut exacerber cet effet. Bien qu’un lien direct avec le paclitaxel ne puisse être écarté, lorsqu’on évalue l’innocuité du paclitaxel chez cette population de patients, on doit tenir compte du fait que des doses élevées ont été administrées lors de cette étude (plus du double de la dose recommandée chez l’adulte).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables
La fréquence et la gravité des réactions indésirables sont généralement similaires chez les patients recevant le paclitaxel pour le traitement du cancer de l’ovaire, du sein ou du poumon non à petites cellules. La myélosuppression a été l’effet indésirable le plus fréquent et le plus important du paclitaxel. La neutropénie a été dépendante de la dose et du schéma posologique et a été, en général, rapidement réversible.
Les cas de fièvre ont été fréquents (12 % de toutes les cures). Des épisodes d’infection sont survenus chez 30 % de tous les patients et dans 9 % de toutes les cures; ces épisodes (incluant la septicémie, la pneumonie et la péritonite) ont été d’issue fatale chez 1 % de tous les patients. On a observé chez 20 % des patients une chute de la numération plaquettaire
(< 100 000 cellules/mm3) au moins une fois pendant la durée du traitement. L’anémie (hémoglobine < 11 g/dL) a été observée chez 78 % de tous les patients, mais elle n’a été sévère (hémoglobine < 8 g/dL) que chez 16 % d’entre eux. On n’a observé aucun lien constant entre la dose ou l’intervalle posologique et la fréquence d’anémie.
On a observé des réactions d’hypersensibilité dans 20 % de toutes les cures et chez 41 % de touts les patients. Ces réactions ont été sévères chez moins de 2 % des patients et dans 1 % des cures et sont généralement survenues au cours de la première heure de perfusion du paclitaxel. Les symptômes le plus fréquemment observés lors de ces réactions sévères étaient la dyspnée, les bouffées vasomotrices, les douleurs thoraciques et la tachycardie.
Au cours des trois premières heures de perfusion, on a noté une hypotension chez 12 % de tous les patients et dans 3 % de toutes les cures administrées. On a observé une neuropathie périphérique chez 60 % de tous les patients (3 % des cas étaient sévères) et chez 52 % (2 % des cas étaient sévères) des patients n’ayant pas de neuropathie antérieure. La neuropathie périphérique a entraîné l’abandon du traitement par le paclitaxel chez 1 % de tous les patients.
Soixante pour cent de tous les patients traités par un seul agent ont manifesté de l’arthralgie ou de la myalgie; 8 % d’entre eux ont connu des symptômes sévères. L’alopécie a été observée chez presque tous les patients. On a signalé des cas de nausées et de vomissements, de diarrhée et de mucosite chez 52, 38 et 31 % de tous les patients, respectivement. Ces manifestations ont habituellement été de légères à modérées. Chez les patients présentant au départ une fonction hépatique normale, on a noté une élévation de 7, 22 et 19 %, respectivement, des concentrations de bilirubine, de phosphatase alcaline et d’AST (SGOT).
Effets indésirables déterminés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques d’un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques permettent de déterminer le type d’effets indésirables liés au médicament et d’établir des taux approximatifs.
La fréquence des réactions indésirables, indiquées dans le tableau ci-dessous, provient de dix études cliniques sur le cancer de l’ovaire et le cancer du sein, menées chez 812 patientes traitées par le paclitaxel en monothérapie à des doses se situant entre 135 et 300 mg/m2/jour, administrées en perfusion pendant 3 ou 24 heures. Les données provenant d’un sous-groupe de 181 patientes ayant reçu la dose recommandée de 175 mg/m2 en perfusion pendant 3 heures paraissent aussi dans ce tableau.
Tableau 1 - La fréquence des réactions indésirables provenant d’études cliniques sur le cancer de l’ovaire et le cancer du sein menées chez des patientes traitées par le paclitaxel en monothérapie à des doses se situant entre 135 et 300 mg/m2/jour en perfusion pendant 3 ou 24 heures.
135 à 300 mg/m2 % de patientes (n = 812) | 175 mg/m2 % de patientes n = 181 | ||||
Moelle osseuse Neutropénie < 2 000/mm3 < 500/mm3 Leucopénie < 4 000/mm3 < 1 000/mm3 Thrombocytopénie < 100 000/mm3 < 50 000/mm3 Anémie < 11 g/dL < 8 g/dL Infections Saignements Transfusions de culots globulaires Transfusions de culots globulaires (valeurs initiales normales) Transfusions de plaquettes | 90 52 90 17 20 7 78 16 30 14 25 12 2 | 87 27 86 4 6 1 62 6 18 9 13 6 0 | |||
| Hvpersensibilité | 41 | 40 | |||
| Toutes réactions confondues | |||||
| Réactions sévères | 2 | 1 | |||
| Appareil cardiovasculaire | 3 | 3 | |||
| Bradycardie (3 premières heures de perfusion) | |||||
| Hypotension (3 premières heures de perfusion) | 12 | 11 | |||
| Épisodes sévères | 1 | 2 | |||
| Anomalies électrocardiographiques | 23 | 13 | |||
| Toutes les patientes | |||||
| Patientes présentant des valeurs initiales normales | 14 | 8 | |||
| Neuropathie périphérique | 60 | 64 | |||
| Tous symptômes confondus | |||||
| Symptômes sévères | 3 | 4 | |||
| Myalgie/arthralgie | 60 | 54 | |||
| Tous symptômes confondus | |||||
| Symptômes sévères | 8 | 12 | |||
| Appareil gastro-intestinal | 52 | 44 | |||
| Nausées et vomissements | |||||
| Diarrhée | 38 | 25 | |||
| Inflammation de la muqueuse | 31 | 20 | |||
| Alopécie | 87 | 93 | |||
| Fonction hépatique (patientes présentant des valeurs | 7 | 4 | |||
| initiales normales) | |||||
| Élévations de la bilirubine | |||||
| Élévations de la phosphatase alcaline | 22 | 18 | |||
| Élévations de l’AST | 19 | 18 | |||
| Réactions au point d’injection | 13 | 4 | |||
Lors d’une vaste étude randomisée, on a comparé l’innocuité de l’association paclitaxel
(135 mg/m2 pendant 24 heures)/cisplatine (75 mg/m2) à celle de l’association cyclophosphamide/ cisplatine chez 410 patients (dont 196 ont reçu le paclitaxel). L’association du paclitaxel avec une platine n’a entraîné aucune modification d’importance clinique du profil d’innocuité du médicament lorsqu’on administre les doses recommandées.
Les données sur l’innocuité ont été recueillies chez 3 121 patientes participant à l’étude de phase III portant sur le traitement adjuvant du cancer du sein. Les effets indésirables qu’ont manifestés les patientes ayant reçu le paclitaxel, après le cyclophosphamide et la doxorubicine, a été similaire à celui observé dans l’analyse des données regroupées provenant de 812 patientes traitées par le paclitaxel en monothérapie dans le cadre de dix études cliniques.
Sommaire des données de perfusion de 3 heures à une dose de 175 mg/m2
Sauf indication contraire, les données suivantes sur l’innocuité proviennent d’études cliniques de phase III menées chez 62 patientes souffrant d’un cancer de l’ovaire et chez 119 souffrant d’un cancer du sein, qui recevaient une dose de 175 mg/m2, administrée en perfusion pendant
3 heures. Tous les sujets ont reçu une prémédication visant à réduire les risques de réactions d’hypersensibilité. Les données provenant de ces études cliniques montrent que le paclitaxel, administré à cette dose et selon ce schéma, est bien toléré. La myélosuppression et la neuropathie périphérique ont été les principaux effets indésirables du paclitaxel, liés à la dose. La neutropénie a été moins fréquente lorsque le paclitaxel a été administré en perfusion sur 3 heures plutôt que sur 24 heures. En général, elle a été rapidement réversible et ne s’est pas aggravée lors des expositions cumulatives. Quant aux symptômes neurologiques, leur fréquence augmente avec les expositions répétées.
Aucune des toxicités observées n’a été reliée à l’âge.
Réactions indésirables selon l’appareil ou le système
Sauf indication contraire, les renseignements qui suivent portent sur une base de données globale sur l’innocuité regroupant dix études cliniques auxquelles ont participé 812 patients présentant des tumeurs solides et qui ont été traités par le paclitaxel en monothérapie. On y décrit également les toxicités plus sévères ou celles qui se sont manifestées plus fréquemment chez des patients souffrant d’un cancer de l’ovaire ou d’un cancer du poumon non à petites cellules sans antécédents thérapeutiques, et qui ont pris le paclitaxel en association avec le cisplatine, ou chez des patientes atteintes d’un cancer du sein qui ont reçu le paclitaxel comme traitement adjuvant après un traitement par la doxorubicine et le cyclophosphamide. La manifestation de ces toxicités revêtait une différence importante sur le plan clinique chez ces populations. De plus, on a signalé de rares épisodes après la commercialisation de cet agent ou lors d’autres études cliniques.
La fréquence et la gravité des réactions indésirables ont été généralement similaires chez tous les patients recevant Paclitaxel Injectable USP.
Réactions hématologiques
La myélosuppression a été l’effet indésirable le plus fréquent et le plus important du paclitaxel. La neutropénie a été dépendante de la dose et du schéma posologique et a été, en général, rapidement réversible. Une neutropénie sévère (< 500 cellules/mm3) s’est manifestée chez 27 % des patients recevant une dose de 175 mg/m2, mais elle n’a pas été associée à des épisodes fébriles. Une neutropénie sévère d’une durée de 7 jours ou plus n’a été observée que chez 1 % des patients. La neutropénie n’a pas été plus fréquente ni plus sévère chez les patients qui avaient reçu une radiothérapie et ne semblait pas changer en fonction de la durée du traitement ni des expositions cumulatives.
Lorsque le paclitaxel a été administré à des patientes atteintes d’un cancer de l’ovaire, à une dose de 175 mg/m2, pendant trois heures, en association avec le cisplatine, comparativement au groupe témoin recevant le cyclophosphamide et le cisplatine, la fréquence de neutropénie sévère ou de neutropénie fébrile a été similaire dans les deux groupes.
Dans le cadre de l’étude Eastern Cooperative Oncology Group (ECOG), l’administration concomitante du paclitaxel et du cisplatine à des patients souffrant d’un cancer du poumon non à petites cellules, a été associée à une fréquence de neutropénie (grade IV) de 74 % (paclitaxel à 135 mg/m2, pendant 24 heures en association avec le cisplatine) et de 65 % (paclitaxel à
250 mg/m2, pendant 24 heures en association avec le cisplatine et G-CSF) comparativement à une fréquence de 55 % chez les patients qui ont reçu l’association cisplatine/étoposide. On a observé beaucoup moins de cas de neutropénie de grade IV lors des études European Organization for Research and Treatment of Cancer (EORTC) (28 %) et CA139-208 (45 %) chez les patients recevant le paclitaxel à 175 mg/m2, pendant trois heures en association avec le cisplatine (sans G-CSF).
Les cas de fièvre ont été fréquents (12 % de toutes les cures). Des épisodes d’infection sont survenus chez 30 % de tous les patients et dans 9 % de toutes les cures; ces épisodes (incluant la septicémie, la pneumonie et la péritonite) ont été d’issue fatale chez 1 % de tous les patients.
Lors d’une étude de seconde intention de phase III portant sur le cancer de l’ovaire, on a signalé des épisodes d’infection chez 20 % des patientes ayant reçu une dose de 135 mg/m2 et chez 26 % de celles ayant reçu une dose de 175 mg/m2 en perfusion, pendant trois heures. Les infections des voies urinaires et les infections des voies respiratoires supérieures ont été les complications infectieuses le plus fréquemment signalées. On recommande d’administrer un traitement de soutien, incluant un G-CSF, aux patients ayant des antécédents de neutropénie sévère (voir POSOLOGIE ET ADMINISTRATION).
On a observé chez 20 % des patients une chute de la numération plaquettaire
(< 100 000 cellules/mm3), au moins une fois pendant la durée du traitement; sept pour cent (7 %) ont présenté une numération plaquettaire < 50 000 cellules/mm3, au moment où leur nadir était au plus bas. On a signalé des épisodes d’hémorragie dans 4 % de toutes les cures et chez 14 % de tous les patients, mais la plupart des épisodes hémorragiques étaient localisés et leur fréquence n’a pas été reliée à la dose ni au schéma posologique du paclitaxel. Lors de l’étude de seconde intention de phase III portant sur le cancer de l’ovaire, on a signalé des épisodes d’hémorragie chez 10 % des patientes qui avaient reçu le médicament à l’étude; toutefois, aucune des patientes traitées par une perfusion de trois heures n’a reçu de transfusions de plaquettes. Lors de l’étude portant sur le traitement adjuvant du cancer du sein, la fréquence de thrombocytopénie sévère et de transfusions de plaquettes a augmenté en fonction des doses plus élevées de doxorubicine.
L’anémie (hémoglobine < 11 g/dL) a été observée chez 78 % de tous les patients, mais elle n’a été sévère (hémoglobine < 8 g/dL) que chez 16 % d’entre eux. On n’a observé aucun lien constant entre la dose ou l’intervalle posologique et la fréquence d’anémie. Parmi les patients présentant au départ des taux normaux d’hémoglobine, 69 % sont devenus anémiques au cours de l’étude, mais seulement 7 % étaient sévèrement atteints. Des transfusions de culots globulaires ont été nécessaires chez 25 % de tous les patients et chez 12 % de ceux qui avaient initialement des taux normaux d’hémoglobine.
Réactions d’hypersensibilité
Tous les patients ont reçu une prémédication avant de prendre le paclitaxel (voir la section MISES EN GARDE ET PRÉCAUTIONS). La fréquence et la gravité des réactions d’hypersensibilité n’ont pas été modifiées par la dose ni le schéma posologique du paclitaxel. Lors de l’étude de seconde intention de phase III, portant sur le cancer de l’ovaire, la perfusion d’une durée de trois heures n’a pas été associée à une hausse plus importante des réactions d’hypersensibilité par rapport à la perfusion d’une durée de 24 heures. On a observé des réactions d’hypersensibilité dans 20 % de toutes les cures et chez 41 % de toutes les patientes. Ces réactions ont été sévères chez moins de 2 % des patientes et dans 1 % des cures. Aucune réaction sévère n’a été observée après la troisième cure et les symptômes sévères sont généralement survenus au cours de la première heure de perfusion du paclitaxel. Les symptômes le plus fréquemment observés lors de ces réactions sévères étaient la dyspnée, les bouffées vasomotrices, les douleurs thoraciques et la tachycardie.
Les réactions d’hypersensibilité mineures les plus fréquentes étaient les bouffées vasomotrices (28 %), le rash (12 %), l’hypotension (4 %), la dyspnée (2 %), la tachycardie (2 %) et l’hypertension (1 %). La fréquence des réactions d’hypersensibilité est restée relativement stable au cours de toute la durée du traitement.
Appareil cardiovasculaire
Au cours des trois premières heures de perfusion, on a noté une hypotension chez 12 % de tous les patients et dans 3 % de toutes les cures administrées. Une bradycardie s’est aussi manifestée chez 3 % de tous les patients et dans 1 % de toutes les cures. Lors de l’étude de seconde intention de phase III portant sur le cancer de l’ovaire, ni la dose ni l’intervalle posologique n’ont eu d’effet sur la fréquence de l’hypotension et de la bradycardie. Ces modifications des signes vitaux n’ont entraîné la plupart du temps aucun symptôme et n’ont pas dicté de traitement particulier ni l’arrêt du traitement. La fréquence de l’hypotension et de la bradycardie n’a pas été influencée par un traitement préalable à l’anthracycline.
Des épisodes cardiovasculaires importants, possiblement reliés au paclitaxel en monothérapie, sont survenus chez environ 1 % de tous les patients. Ces épisodes incluaient les syncopes, les anomalies du rythme cardiaque, l’hypertension et la thrombose veineuse. Dans un des cas de syncope, le patient avait reçu le paclitaxel à raison de 175 mg/m2 pendant 24 heures; il a fait une hypotension progressive et est décédé. Les arythmies ont inclus la tachycardie ventriculaire asymptomatique, le bigéminisme et un bloc auriculoventriculaire total dictant l’installation d’un stimulateur cardiaque. La fréquence d’épisodes de 3e degré ou plus a été de 13 % (paclitaxel à 135 mg/m2 pendant 24 heures en association avec le cisplatine), de 12 % (paclitaxel à 250 mg/m2 pendant 24 heures en association avec le cisplatine et le G-CSF) et de 6 % (paclitaxel à
175 mg/m2 pendant trois heures en association avec le cisplatine) lorsque le paclitaxel a été administré avant le cisplatine à des patients atteints d’un cancer du poumon non à petites cellules à un stade avancé. La fréquence a été similaire chez les groupes témoins ne recevant pas le paclitaxel. L’augmentation apparente du nombre d’épisodes cardiovasculaires chez les patients souffrant de cancer du poumon non à petites cellules comparativement aux patients souffrant d’un cancer du sein ou de l’ovaire est peut-être liée aux différences que présentent ce groupe de patients au chapitre des risques cardiovasculaires.
Au départ, les anomalies électrocardiographiques étaient courantes chez les patients. Les anomalies de l’ÉCG au cours de l’étude n’ont habituellement pas entraîné de symptômes, n’ont pas limité la dose et n’ont nécessité aucune intervention. On a observé ces anomalies chez
23 % de tous les patients. Chez les patients présentant un ÉCG normal avant l’admission à l’étude, 14 % ont présenté un tracé anormal pendant l’étude. Les modifications électrocardiographiques le plus souvent signalées ont été des anomalies de la repolarisation non spécifiques, des bradycardies sinusales, des tachycardies sinusales et des extrasystoles. Chez les patients dont l’ÉCG initial était normal, un traitement antérieur par des anthracyclines n’a pas influencé la fréquence des anomalies.
On a rarement signalé des cas d’infarctus du myocarde. Des cas d’insuffisance cardiaque ont été observés, en particulier chez des patients qui avaient reçu d’autres agents chimiothérapeutiques, notamment des anthracyclines (voir la section INTERACTIONS MÉDICAMENTEUSES).
Système nerveux
La fréquence et la gravité des manifestations neurologiques ont été influencées par un traitement antérieur ou concomitant par le cisplatine. En général, ces réactions étaient reliées à la dose chez les patients recevant le paclitaxel en monothérapie. On a observé une neuropathie périphérique chez 60 % de tous les patients (3 % des cas étaient sévères) et chez 52 % (2 % des cas étaient sévères) des patients n’ayant pas de neuropathie antérieure.
La fréquence de la neuropathie périphérique s’est accrue en fonction des doses cumulatives. Les symptômes neurologiques ont été observés chez 27 % des patients après la première cure et chez 34 à 51 % des patients de la deuxième à la dixième cure. La neuropathie périphérique a entraîné l’abandon du traitement par le paclitaxel chez 1 % de tous les patients. Les symptômes sensoriels se sont habituellement améliorés ou ont disparu dans les mois qui ont suivi l’abandon du traitement par Paclitaxel Injectable USP. La fréquence des symptômes neurologiques n’a pas augmenté dans le sous-groupe des patients qui avaient reçu un traitement antérieur par le cisplatine. Des neuropathies pré-existantes résultant des traitements antérieurs ne constituent pas une contre-indication au traitement par le paclitaxel. Lors de l’étude Intergroup portant sur le traitement de première intention du cancer des ovaires (Intergroup first-Iine ovarian carcinoma study), le traitement par le paclitaxel à une dose de 175 mg/m2 en perfusion sur 3 heures, suivi du cisplatine à 75 mg/m2, a entraîné une fréquence et une aggravation accrues de la neurotoxicité (qui s’est manifestée par des épisodes neuromoteurs et neurosensoriels) comparativement au traitement comprenant le cyclophosphamide à 750 mg/m2, suivi du cisplatine à 75 mg/m2 : 87 % (dont 21 % des cas étaient sévères) et 52 % (dont 2 % des cas étaient sévères), respectivement.
Lors de l’étude GOG portant sur le traitement de première intention du cancer de l’ovaire (GOG first-line ovarian carcinoma study), le traitement par le paclitaxel (135 mg/m2 sur 24 heures), suivi du cisplatine à 75 mg/m2, a entraîné une fréquence de neurotoxicité (qui s’est manifestée par une neuropathie périphérique) similaire à celle observée lors du traitement comprenant le cyclophosphamide à 750 mg/m2, suivi du cisplatine à 75 mg/m2 : 25 % (dont 3 % des cas étaient sévères) et 20 % (aucun cas n’était sévère), respectivement. Selon une étude croisée comparative des études Intergroup et GOG portant sur la neurotoxicité, lorsque le paclitaxel est administré en association avec le cisplatine à 75 mg/m2, la neurotoxicité sévère serait plus fréquente à une dose de paclitaxel de 175 mg/m2, perfusée sur 3 heures (21 %), qu’à une dose de 135 mg/m2, perfusée sur 24 heures (3 %). L’administration du paclitaxel, suivie du cisplatine, a entraîné une fréquence plus élevée de neurotoxicité sévère chez les patients atteints d’un cancer du poumon non à petites cellules, par comparaison aux patientes atteintes d’un cancer de l’ovaire ou du sein recevant le paclitaxel en monothérapie. On a noté des symptômes neurosensoriels sévères chez 13 % des patients souffrant d’un cancer du poumon non à petites cellules recevant une dose de 135 mg/m2 de paclitaxel perfusée pendant 24 heures, suivie du cisplatine à 75 mg/m2, et chez 8 % de ceux recevant l’association cisplatine-étoposide.
Arthralgie/myalgie
On n’a observé aucun lien constant entre la dose ou le schéma posologique du paclitaxel et la fréquence ou la gravité des cas d’arthralgie et de myalgie. Soixante pour cent de tous les patients traités par un seul agent ont manifesté de l’arthralgie ou de la myalgie; 8 % d’entre eux ont connu des symptômes sévères. Les symptômes ont habituellement été passagers, sont survenus deux ou trois jours après l’administration du paclitaxel et ont disparu en quelques jours. La fréquence et la gravité des symptômes musculo-squelettiques ont été les mêmes pendant toute la durée du traitement.
Alopécie
L’alopécie a été observée chez presque tous les patients.
Appareil gastro-intestinal
On a signalé des cas de nausées et de vomissements, de diarrhée et de mucosite chez 52, 38 et
31 % de tous les patients, respectivement. Ces manifestations ont habituellement été de légères à modérées. La mucosite a été dépendante du schéma posologique et elle a été plus fréquente lorsque la perfusion était d’une durée de 24 heures que lorsqu’elle était de trois heures.
Dans l’étude en première intention de phase III portant sur le cancer de l’ovaire, la fréquence de nausées et de vomissements a semblé plus élevée lorsque le paclitaxel s’utilisait en association avec le cisplatine que lorsqu’il était administré en monothérapie dans les cancers de l’ovaire et du sein (selon les données à ce sujet). Lors de la même étude, la diarrhée a été signalée plus fréquemment (16 %), quelle que soit la gravité, par comparaison au groupe témoin (8 %)
(p = 0,008), mais il n’y a eu aucune différence dans le cas de la diarrhée sévère.
Fonction hépatique
Aucun lien n’a été établi entre les anomalies de la fonction hépatique et la dose ou le schéma posologique du paclitaxel. Chez les patients présentant au départ une fonction hépatique normale, on a noté une élévation de 7, 22 et 19 %, respectivement, des concentrations de bilirubine, de phosphatase alcaline et d’AST (SGOT). Il n’existe aucune preuve que le paclitaxel, administré en perfusion pendant trois heures à des patients présentant une légère anomalie de la fonction hépatique, entraîne une exacerbation du dysfonctionnement hépatique. L’exposition prolongée au paclitaxel n’a pas été associée à une toxicité hépatique cumulative.
Réactions au point d’injection
Les réactions au point d’injection, incluant des réactions secondaires à l’extravasation, ont été habituellement légères et ont inclus l’érythème, la sensibilité, une coloration anormale de la peau ou l’œdème. Ces réactions ont été observées plus fréquemment lors de la perfusion de 24 heures que lors de celle de trois heures.
Présentement, il n’existe pas de traitement spécifique pour les réactions d’extravasation. Étant donné le risque d’extravasation, il est recommandé de surveiller étroitement le point de perfusion pour déceler toute infiltration au cours de l’administration du médicament.
Autres
On a observé des modifications passagères de la peau dues aux réactions d’hypersensibilité reliées au paclitaxel, mais aucune autre toxicité cutanée n’a été associée de façon marquée à l’administration du paclitaxel. Les changements au niveau des ongles (altération de la pigmentation ou couleur anormale du lit unguéal) ont été rares (2 %). On a signalé des cas d’œdème chez 21 % de tous les patients (17 % de ces patients ne présentaient pas d’œdème au départ). Seulement 1 % des patients ont eu un œdème sévère et aucun de ces patients n’a dû abandonner le traitement. L’œdème a été le plus souvent local et relié à la maladie. On a observé des cas d’œdème dans 5 % de toutes les cures chez les patients dont l’état était normal au départ. De plus, la fréquence d’œdème n’a pas augmenté pendant la durée de l’étude.
Au cours d’une étude de phase III portant sur une dose de 135 mg/m2 de paclitaxel, administrée pendant 24 heures, en association avec le cisplatine en traitement de première intention du cancer de l’ovaire, on a signalé l’asthénie chez 17 % des patientes, soit une fréquence beaucoup plus élevée que celle de 10 % observée dans le groupe témoin recevant le cyclophosphamide et le cisplatine.
Effets indésirables peu courants (< 1 %) déterminés au cours des essais cliniques
Appareil cardiovasculaire : On a rarement signalé des cas d’infarctus du myocarde.
Appareil gastro-intestinal : De rares cas d’entérocolite neutropénique (typhlite), malgré l’administration concomitante de G-CSF, ont aussi été notés chez les patients traités par le paclitaxel en monothérapie et en association avec d’autres agents chimiothérapeutiques.
Réactions au point d’injection : La récurrence des réactions cutanées au point d’une extravasation antérieure, c’est-à-dire une « rechute » lors de l’administration du paclitaxel à un point d’injection différent, a été rarement signalée.
Système nerveux : À l’exclusion de la neuropathie périphérique, on a rarement signalé des épisodes neurologiques graves après l’administration du paclitaxel (< 1 %); il s’agissait de crises épileptiques tonicocloniques, d’ataxie et d’encéphalopathie.
Appareil respiratoire : On a signalé des cas rares de pneumopathie radique chez les patients qui recevaient une radiothérapie concomitante.
Effets indésirables observés après la commercialisation
Carcinogenèse, mutagenèse et seconds cancers primitifs : Des cas de leucémie myéloïde aiguë et de syndrome myélodysplasique ont été signalés.
Appareil cardiovasculaire : On a signalé de rares cas de fibrillation auriculaire et de tachycardie supraventriculaire lors du suivi sur l’innocuité post-commercialisation du paclitaxel. De très rares cas de cardiomyopathie ont été signalés.
Système endocrinien/métabolisme : On a signalé des cas de syndrome de lyse tumorale.
Appareil gastro-intestinal : On a également signalé de rares cas d’occlusion intestinale, de perforation de l’intestin, de pancréatite, de colite ischémique et de déshydratation lors du suivi sur l’innocuité post-commercialisation du paclitaxel.
Troubles généraux et affections au point d’administration : Des cas d’asthénie et de malaise ont été signalés lors du suivi continu sur l’innocuité post-commercialisation du paclitaxel.
Fonction hépatique : On a signalé de rares cas de nécrose hépatique et d’encéphalopathie hépatique menant à la mort lors du suivi sur l’innocuité post-commercialisation du paclitaxel.
Réactions d’hypersensibilité : De rares cas de frissons et de dorsalgies associés aux réactions d’hypersensibilité ont été signalés lors du suivi sur l’innocuité post-commercialisation du paclitaxel.
Infection et infestations : Des cas de colite pseudomembraneuse ont été signalés.
Réactions au point d’injection : On a rarement observé des épisodes plus sévères, tels que la phlébite, la cellulite, l’induration, l’exfoliation cutanée, la nécrose et la fibrose lors du suivi sur l’innocuité post-commercialisation du paclitaxel. Dans certains cas, une réaction au point d’injection s’est manifestée au moment d’une perfusion prolongée ou une semaine à dix jours plus tard.
Appareil locomoteur et tissu conjonctif : Des cas de lupus érythémateux disséminé et de sclérodermie ont été signalés.
Système nerveux : Lors du suivi sur l’innocuité post-commercialisation du paclitaxel, on a signalé de rares cas de neuropathie autonome entraînant un iléus paralytique et une neuropathie motrice, d’où une faiblesse distale mineure. Des troubles au niveau du nerf optique et (ou) de la vue (scotome scintillant) ont également été signalés, particulièrement chez les patients qui ont reçu des doses dépassant celles recommandées. Ces effets ont généralement été réversibles.
Toutefois, on a signalé, dans la documentation portant sur les troubles de la vue, de rares cas évoquant des risques de lésions permanentes au nerf optique. Après la commercialisation du médicament, des cas d’ototoxicité (perte auditive et acouphènes) ont été signalés.
Troubles oculaires : Des cas de baisse de l’acuité visuelle attribuable à un œdème maculaire cystoïde (OMC) ont été signalés pendant le traitement par le paclitaxel et par d’autres taxanes (voir MISES EN GARDE ET PRÉCAUTIONS). D’après les cas cités dans la littérature, on juge que le lien entre l’OMC et le paclitaxel est raisonnablement établi. Les caractéristiques particulières de cette entité clinique incluent l’absence de fuite vasculaire sans autres facteurs déclencheurs et des résultats positifs à l’arrêt du médicament dans la plupart des cas. L’OMC est disparu après l’arrêt du traitement par le taxane dans la plupart des cas.
Appareil respiratoire, thorax et médiastin : De rares cas d’insuffisance respiratoire, de pneumonie interstitielle, d’embolie pulmonaire et de fibrose pulmonaire ont été signalés en tant qu’effets indésirables dans le cadre de la pharmacovigilance.
Peau et tissus sous-cutanés : De rares cas d’anomalies de la peau, causées par des rechutes liées à la radiothérapie, ainsi que des cas de rash maculopapulaire, de prurit, de syndrome de Stevens- Johnson, d’érythrodermie bulleuse avec épidermolyse, d’érythème polymorphe et de dermatite exfoliatrice ont été signalés lors du suivi sur l’innocuité post-commercialisation du paclitaxel.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Cisplatine
Lors d’une étude de phase 1, pendant laquelle on a administré une perfusion de 24 heures de paclitaxel et une perfusion de cisplatine à raison de 1 mg/min, la myélodépression a été plus importante lorsqu’on a administré le paclitaxel après le cisplatine que lorsqu’on a fait l’inverse (paclitaxel avant cisplatine). Lorsqu’on administre le paclitaxel avant le cisplatine, l’innocuité du paclitaxel reste similaire à celle qu’on observe en monothérapie. Les données pharmacocinétiques provenant de ces patients montrent une diminution de la clairance du paclitaxel d’environ 33 %, lorsque celui-ci a été administré après le cisplatine. Par conséquent, dans le cas d’un traitement d’association, on devrait administrer Paclitaxel Injectable USP avant le cisplatine.
Cimétidine
Les effets de la prémédication de cimétidine sur le métabolisme du paclitaxel ont été étudiés; la clairance du paclitaxel n’a pas été affectée par l’administration préalable de cimétidine.
Substrats, inducteurs, inhibiteurs des isoenzymes 2C8 et 3A4 du cytochrome P450
Le métabolisme du paclitaxel est catalysé par les isoenzymes 2C8 et 3A4 du cytochrome P450. La prudence est de mise si l’on administre Paclitaxel Injectable USP en concomitance avec des substrats connus, des inducteurs ou des inhibiteurs des isoenzymes 2C8 et 3A4 du cytochrome
Interactions médicamenteuses importantes
On devrait administrer Paclitaxel Injectable USP avant le cisplatine (voir la rubrique
Interactions avec d’autres médicaments).
- La prudence est de mise si l’on administre Paclitaxel Injectable USP en concomitance avec des substrats connus, des inducteurs ou des inhibiteurs des isoenzymes 2C8 et 3A4 du cytochrome P450 (voir la rubrique Interactions avec d’autres médicaments).
P450. In vitro, le métabolisme du paclitaxel en 6 α-hydroxypaclitaxel a été inhibé par un certain nombre d’agents (kétoconazole, vérapamil, diazépam, quinidine, dexaméthasone, cyclosporine, téniposide, étoposide, vincristine, déférasirox, triméthoprime et millepertuis), mais les concentrations utilisées ont dépassé celles mesurées in vivo après l’administration de doses thérapeutiques normales. La testostérone, le 17 α- éthinylœstradiol, l’acide rétinoïque, le montélukast et la quercétine, un inhibiteur spécifique du CYP2C8, ont également inhibé in vitro la formation du 6 α -hydroxypaclitaxel. La pharmacocinétique du paclitaxel peut aussi être altérée in vivo par les interactions avec les composés qui sont des substrats, des inducteurs ou des inhibiteurs du CYP2C8 et du CYP3A4.
Aucun essai clinique n’a évalué les interactions possibles entre le paclitaxel, un substrat du CYP3A4, et les inhibiteurs des protéases (ritonavir, saquinavir, indinavir et nelfinavir), qui sont des substrats ou des inhibiteurs du CYP3A4. Par conséquent, la prudence et un suivi étroit de la fonction hépatique sont recommandés; de plus, on ne doit pas administrer Paclitaxel Injectable USP en concomitance avec un inhibiteur des protéases non encore approuvé (par exemple un médicament expérimental).
Doxorubicine
Les effets séquentiels caractérisés par des épisodes de neutropénie et de stomatite plus marqués ont été observés lors de l’administration concomitante du paclitaxel et de la doxorubicine, lorsque le paclitaxel a été administré AVANT la doxorubicine et lorsque les temps de perfusion ont été plus longs que ceux recommandés (le paclitaxel a été administré pendant 24 heures et la doxorubicine, pendant 48 heures). Les concentrations plasmatiques de la doxorubicine (et de son métabolite actif, le doxorubicinol) peuvent augmenter lorsque Paclitaxel Injectable USP et la doxorubicine sont administrés en association. Toutefois, les données d’une étude portant sur l’administration de la doxorubicine en bolus et du paclitaxel en perfusion de 3 heures n’indiquent aucun effet séquentiel sur la toxicité.
Interactions avec d’autres médicaments
L’inclusion des médicaments dans le tableau ci-dessous se fonde sur des études ou des rapports d’interactions médicamenteuses, ou sur des possibilités d’interactions en raison de l’ampleur et de la gravité prévues de l’interaction (c’est-à-dire, les médicaments contre-indiqués).
Tableau 2 — Interactions avec d’autres médicaments établies ou possibles
| Paclitaxel | Réf. | Effet | Commentaire clinique |
| Cisplatine | EC | ↓ de la clairance du paclitaxel lorsque celui-ci a été administré après le cisplatine. Le risque d’insuffisance rénale pourrait être plus élevé chez les patientes atteintes d’un cancer gynécologique traitées par l’association paclitaxel-cisplatine que chez celles qui ont reçu le cisplatine en monothérapie. | On devrait administrer Paclitaxel Injectable USP avant le cisplatine. |
| Cimétidine | EC | Sans effet | La clairance du paclitaxel n’a pas été affectée par l’administration préalable de cimétidine. |
| Kétoconazole, vérapamil, diazépam, quinidine, dexaméthasone, cyclosporine, téniposide, étoposide, vincristine, testostérone, 17α-éthinyl œstradiol, acide rétinoïque, quercétine, déférasirox et triméthoprime | T | Le métabolisme du paclitaxel en 6α-hydroxypaclitaxel a été inhibé | La prudence est de mise si l’on administre Paclitaxel Injectable USP en concomitance avec des substrats connus, des inducteurs ou des inhibiteurs des isoenzymes 2C8 et 3A4 du cytochrome P450. |
| Doxorubicine | T | Des épisodes de neutropénie et de stomatite plus marqués | Les concentrations plasmatiques de la doxorubicine (et de son métabolite actif, le doxorubicinol) peuvent augmenter lorsque Paclitaxel Injectable USP et la doxorubicine sont administrés en association. |
Légende : É = Étude de cas; EC = Essai clinique; T = Théorique
Interactions avec des aliments
Les interactions avec les aliments n’ont pas été établies.
Interactions avec des herbes médicinales
Les interactions potentielles ou établies avec les herbes médicinales comprennent le millepertuis.
Interactions avec des analyses de laboratoire
Les interactions avec les analyses de laboratoire n’ont pas été établies.
POSOLOGIE ET ADMINISTRATION
Dose recommandée et réglage posologique
Chez les patients présentant une neutropénie sévère (nombre de neutrophiles < 0,5 x 10⁹/L pendant au moins 7 jours), une neuropathie périphérique sévère ou une mucosite sévère, la dose doit être réduite de 20 % (voir la section MISES EN GARDE ET PRÉCAUTIONS).
Cancer métastatique de l’ovaire
L’administration de Paclitaxel Injectable USP à une dose de 175 mg/m2 pendant trois heures en association avec le cisplatine à 75 mg/m2, toutes les trois semaines, est recommandée comme traitement principal des patientes atteintes d’un cancer de l’ovaire à un stade avancé. En association, Paclitaxel Injectable USP devrait être administré avant le cisplatine.
Chez les patientes ayant reçu une chimiothérapie antérieure, la posologie recommandée est de 175 mg/m2, administrée par voie intraveineuse pendant trois heures, toutes les trois semaines.
Cancer du sein
Le traitement adjuvant recommandé pour le cancer du sein avec atteinte des ganglions est le suivant : Paclitaxel Injectable USP administré à une dose de 175 mg/m2 par perfusion intraveineuse de trois heures, toutes les trois semaines, à raison de quatre cures administrées après le traitement d’association standard. Après l’échec d’une chimiothérapie initiale dans les cas de maladie métastatique ou en cas de rechute dans les six mois suivant une chimiothérapie adjuvante, Paclitaxel Injectable USP, administré à une dose de 175 mg/m2 par perfusion intraveineuse pendant trois heures, toutes les trois semaines, s’est avéré efficace.
Cancer du poumon non à petites cellules
Le traitement recommandé toutes les trois semaines comprend Paclitaxel Injectable USP par voie intraveineuse pendant trois heures à une dose de 175 mg/m2, suivi du cisplatine.
Il ne faut pas entreprendre les cures ultérieures de Paclitaxel Injectable USP avant le rétablissement des polynucléaires neutrophiles et des plaquettes à des taux d’au moins
1 500 cellules/mm3 et 100 000 cellules/mm3, respectivement. Il faut réduire la posologie de Paclitaxel Injectable USP de 20 % pour les cures ultérieures chez les patients qui présentent une neutropénie sévère (neutrophiles < 500 cellules/mm3) ou une neuropathie périphérique pendant le traitement.
Administration
Remarque : Il faut éviter tout contact du liquide concentré non dilué avec du matériel en PVC plastifié. Afin de réduire l’exposition du patient au plastifiant DEHP [di-(2- éthylhexyl)phtalate] qui peut être extrait au contact d’un dispositif ou d’un sac de perfusion en PVC, il faudrait de préférence entreposer les solutions diluées de Paclitaxel Injectable USP dans des flacons (de verre ou de polypropylène) ou dans des sacs en plastique (de polypropylène ou de polyoléfine) et les administrer par des tubulures revêtues de polyéthylène.
Il faudrait administrer Paclitaxel Injectable USP par une tubulure à filtre intégré, ayant une membrane microporeuse de 0,22 micron au plus. L’utilisation de dispositifs de filtrage comme les filtres IVEX-2® munis de tubulures d’entrée et de sortie courtes revêtues de PVC n’a pas entraîné d’extraction notable de DEHP.
Afin de réduire le risque de réactions sévères d’hypersensibilité, tous les patients devraient recevoir une prémédication avant l’administration de Paclitaxel Injectable USP. Cette prémédication peut être de la dexaméthasone (ou son équivalent) à 20 mg, par voie orale, administrée environ 12 et 6 heures avant Paclitaxel Injectable USP, de la diphénhydramine (ou son équivalent) à 50 mg, par voie intraveineuse, de 30 à 60 minutes avant Paclitaxel Injectable USP, et de la cimétidine à 300 mg ou de la ranitidine à 50 mg, par voie intraveineuse, de 30 à 60 minutes avant Paclitaxel Injectable USP.
Précautions à prendre pendant la préparation et l’administration
Le paclitaxel est un médicament anticancéreux cytotoxique et, comme tous les autres composés qui peuvent être toxiques, il doit être manipulé avec prudence. Le port de gants est recommandé. Après une exposition topique, on a noté la manifestation de picotements, de brûlures et de rougeurs. En cas de contact de la solution de paclitaxel avec la peau, il faut laver immédiatement et vigoureusement la région avec de l’eau et du savon.
En cas de contact de paclitaxel avec une muqueuse, il faut bien la rincer à l’eau. On a signalé les symptômes suivants après l’inhalation de la solution : dyspnée, douleurs thoraciques, sensation de brûlures aux yeux, maux de gorge et nausées. Étant donné le risque d’extravasation, il est recommandé de surveiller étroitement le point de perfusion pour déceler toute infiltration au cours de l’administration du médicament (voir les sections MISES EN GARDE ET PRÉCAUTIONS et EFFETS INDÉSIRABLES).
Reconstitution :
Produits parentéraux :
1Avant l’ajout du médicament, calculer le volume approprié de diluant à retirer du conditionnement pour tenir compte de l’excédent de diluant dans le conditionnement et du volume de médicament à ajouter.
Paclitaxel Injectable USP doit être dilué avant la perfusion. Diluer Paclitaxel Injectable USP dans une solution de chlorure de sodium à 0,9 % injectable, une solution de dextrose à 5 % injectable, une solution de dextrose à 5 % et de chlorure de sodium à 0,9 % injectable ou une solution de dextrose à 5 % et Ringer-Lactate injectables, jusqu’à l’obtention d’une concentration finale de 0,3 à 1,2 mg/mL.
Les solutions sont stables du point de vue chimique et physique jusqu’à 27 heures à la température ambiante (de 15 à 25 °C) et à l’éclairage de la pièce; les perfusions doivent être terminées avant que ce laps de temps soit écoulé. On a signalé de rares cas de
| Volume du produit final (6 mg/mL) | Diluants courants | Volume de diluant (théorique)1 | Conditionnement | Concentration finale | |||||
| 5 mL | Solution de chlorure de sodium à 0,9 % injectable ou Solution de dextrose à 5 % injectable | 100 mL | Sacs de perfusion sans PVC (en polyoléfine) ou flacons de verre | 0,3 mg/mL | |||||
| 20 mL | 1,2 mg/mL | ||||||||
précipitation lorsque la perfusion se prolongeait au-delà de la période de trois heures recommandée. L’agitation, les vibrations ou un secouage excessifs peuvent déclencher la précipitation; il faut donc éviter ce type de manipulations. Les dispositifs de perfusion doivent être bien rincés avec un diluant compatible avant leur utilisation.
Après la préparation, la solution peut être trouble, caractéristique qu’on attribue à la formule du véhicule. On n’a noté aucune perte significative de la puissance au cours de la simulation d’une administration par une tubulure intraveineuse munie d’un filtre intégré (0,22 micron).
Les données recueillies sur la présence du plastifiant extractible DEHP montrent que son taux augmente avec le temps et la concentration lorsque les solutions sont préparées dans des contenants de PVC. Par conséquent, l’usage de contenants et de dispositifs d’administration en PVC plastifié n’est pas recommandé. Il faut préparer et entreposer les solutions de Paclitaxel Injectable USP dans des récipients de verre, de polypropylène ou polyoléfine. Il faut utiliser des dispositifs d’administration qui ne contiennent pas de PVC, comme ceux revêtus de polyéthylène.
On ne devrait pas utiliser de dispositifs à larges bouts pointus avec les flacons de Paclitaxel Injectable USP car ils pourraient causer l’écrasement du bouchon entraînant la perte de la stérilité de la solution.
SURDOSAGE
On ne connaît pas d’antidote au surdosage par le paclitaxel. Les principales complications prévisibles du surdosage sont la myélodépression, la neurotoxicité périphérique et l’inflammation des muqueuses. Chez les enfants, les surdoses peuvent être associées à une toxicité aiguë par l’éthanol (voir la section MISES EN GARDE ET PRÉCAUTIONS).
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le paclitaxel est un antinéoplasique appartenant à la classe des antimicrotubules. Il favorise l’assemblage des microtubules en renforçant la polymérisation de la tubuline, protéine qui constitue la sous-unité des microtubules du fuseau mitotique. Cette action s’exerce même en l’absence de médiateurs normalement requis pour l’assemblage des microtubules (p. ex., l’acide guanosine triphosphorique [GTP]), donnant lieu alors à la formation de microtubules stables et non fonctionnels. Bien que le mode d’action précis du médicament ne soit pas tout à fait élucidé, on sait que le paclitaxel perturbe l’équilibre dynamique au sein du système microtubulaire et bloque le cycle cellulaire à la fin de la phase G2 et à la phase M, inhibant ainsi la réplication cellulaire et altérant le fonctionnement du tissu nerveux.
En cas de surdosage soupçonné, communiquez immédiatement avec le centre antipoison de votre région.
Le paclitaxel exerce, in vitro, une activité cytotoxique contre une vaste gamme de lignées cellulaires tumorales chez l’humain et chez les rongeurs, dont la leucémie, le cancer du poumon à petites cellules et non à petites cellules, le cancer du côlon, le cancer du SNC, le mélanome, le cancer du rein, le cancer de l’ovaire et le cancer du sein (voir la section PHARMACOLOGIE DÉTAILLÉE dans la monographie).
Pharmacocinétique
Tableau 3 - Résumé des paramètres pharmacocinétiques du paclitaxel chez les patients ayant reçu des doses allant de 135 à 175 mg/m2, administrées en perfusion de 3 et 24 heures.
| t½ (h) | Clairance | Volume de distribution | |
| Dose unique moyenne | 3,0 à 52,7 h | 11,6 à 24,0 L/h/m2 | 198 à 688 L/m2 |
Absorption : La pharmacocinétique du paclitaxel a été évaluée en fonction d’un vaste éventail de doses, allant jusqu’à 300 mg/m2, et de durées de perfusion allant de 3 à 24 heures. Par suite de l’administration intraveineuse du paclitaxel, les concentrations plasmatiques ont présenté un déclin biphasique. Le déclin initial rapide correspond à une répartition dans les compartiments périphériques et à l’élimination du médicament. La seconde phase est due, en partie, à une libération relativement lente du paclitaxel à partir des compartiments périphériques. Chez les patients ayant reçu des doses de 135 et 175 mg/m2, administrées en perfusion de 3 et 24 heures, les valeurs moyennes de la demi-vie terminale se sont situées entre 3 et 52,7 heures et celles de la clairance corporelle totale, entre 11,6 et 24 L/h/m2. Le volume moyen de distribution à l’état d’équilibre s’est situé entre 198 et 688 L/m2, ce qui indique une importante répartition extravasculaire ou une liaison tissulaire marquée du médicament ou les deux à la fois.
Après la perfusion d’une dose de 175 mg/m2 pendant 3 heures, la demi-vie terminale moyenne a été évaluée à 9,9 heures; la clairance corporelle totale moyenne a été de 12,4 L/h/m2.
Les variations du temps d’exposition systémique au paclitaxel, selon l’ASC0-∞ dans les cures successives ont été minimes; on n’a relevé aucune preuve d’accumulation de paclitaxel à la suite de plusieurs cures.
La pharmacocinétique du paclitaxel n’est pas linéaire. On a observé une augmentation disproportionnellement notable de la Cmax et de l’ASC avec des doses accrues, accompagnée d’une diminution apparente de la clairance corporelle totale, liée à la dose. Ces résultats sont le plus souvent observés chez les patients qui présentent des concentrations plasmatiques élevées de paclitaxel. Le processus de saturation pendant la distribution et l’élimination/le métabolisme pourrait expliquer ces résultats.
Distribution : Les études in vitro sur la liaison aux protéines sériques chez l’humain, à des concentrations de paclitaxel se situant entre 0,1 et 50 mcg/mL, nous indiquent qu’en moyenne, le médicament se lie à 89 %; la présence de cimétidine, de ranitidine, de dexaméthasone ou de diphénhydramine n’a pas d’effet sur la liaison du paclitaxel aux protéines.
Métabolisme : Des études in vitro portant sur des microsomes hépatiques humains et des coupes biologiques ont montré que le paclitaxel a été métabolisé principalement en
6α-hydroxypaclitaxel par l’isoenzyme CYP2C8 du cytochrome P450 et en deux métabolites mineurs, le 3-p-hydroxypaclitaxel et le 6α, 3’-p-dihydroxypaclitaxel, par le CYP3A4. ln vitro, le métabolisme du paclitaxel en 6α-hydroxypaclitaxel a été inhibé par un certain nombre d’agents (voir la section INTERACTIONS MÉDICAMENTEUSES). Les effets d’un dysfonctionnement rénal ou hépatique sur l’élimination du paclitaxel n’ont pas été étudiés.
Excrétion : Le mode d’élimination du paclitaxel chez l’humain n’a pas été entièrement élucidé. Après l’administration par voie intraveineuse du paclitaxel, les valeurs moyennes cumulatives du médicament excrété sous forme inchangée dans l’urine se sont situées entre 1,3 et 12,7 % de la dose, ce qui indique une importante clairance non rénale. Chez cinq patients, qui ont reçu en perfusion pendant 3 heures une dose marquée de 225 ou de 250 mg/m2 de paclitaxel, 14 % de la radioactivité a été récupérée dans l’urine et 71 % a été excrétée dans les fèces dans les 120 heures qui ont suivi. La récupération totale de la radioactivité s’est située entre 56 et 101 % de la dose. En moyenne, 5 % de la radioactivité administrée a été récupérée dans les fèces sous forme de paclitaxel et le reste, sous forme de métabolites, principalement de 6α-hydroxypaclitaxel.
ENTREPOSAGE ET STABILITÉ
Paclitaxel Injectable USP doit être entreposé à la température ambiante (de 15 à 30°C). Garder le produit dans l’emballage d’origine, à l’abri du gel. Une fois le flacon perforé, la solution de 5mL et la solution de 16,7 mL de Paclitaxel Injectable USP sont stable pendant 28 jours à la température ambiante. Le flacon de 50 ml en vrac doit être utilisé dans les 24 heures suivant l’entrée initiale.
Les solutions pour perfusion, préparées selon les recommandations, peuvent être conservées à la température ambiante (de 15 à 30 °C), mais seulement si cela est nécessaire. La perfusion doit toutefois être amorcée dans les 24 heures suivant la reconstitution.
Si l’on met un flacon intact au réfrigérateur, un précipité peut se former mais il se dissoudra dès l’atteinte de la température ambiante si l’on agite légèrement le flacon ou même sans aucune agitation. La qualité du produit n’en sera pas altérée. Si la solution demeure trouble ou si le précipité est insoluble, il faut jeter le flacon de médicament.
Comme dans le cas de tous les médicaments administrés par voie parentérale, il faut, lorsque les circonstances s’y prêtent, inspecter à l’œil nu les solutions intraveineuses afin de s’assurer de leur transparence et de déceler les particules, les précipités, les changements de couleur et les fuites avant l’administration. Ne pas utiliser une solution si elle est trouble ni en présence de particules, d’un précipité, d’un changement de couleur ou de fuite. Jeter toute portion inutilisée.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Il faut éviter tout contact de Paclitaxel Injectable USP non dilué avec des dispositifs ou du matériel en PVC plastifié destinés à la préparation des solutions de perfusion (voir la section POSOLOGIE ET ADMINISTRATION).
Avant la perfusion, diluer Paclitaxel Injectable USP dans une solution de chlorure de sodium à 0,9 % injectable, une solution de dextrose à 5 % injectable, une solution de dextrose à 5 % et de chlorure de sodium à 0,9 % injectable ou une solution de dextrose à 5 % et Ringer-Lactate injectables, jusqu’à l’obtention d’une concentration finale de 0,3 à 1,2 mg/mL.
Comme dans le cas de tous les médicaments administrés par voie parentérale, il faut, lorsque les circonstances s’y prêtent, inspecter à l’œil nu les solutions intraveineuses afin de s’assurer de leur transparence et de déceler les particules, les précipités, les changements de couleur et les fuites avant l’administration.
Il faut administrer Paclitaxel Injectable USP par un dispositif à filtre intégré ayant une membrane microporeuse de 0,22 micron au plus.
Préparer Paclitaxel Injectable USP sous une hotte à flux laminaire vertical (enceinte de biosécurité de classe II).
Le personnel qui prépare Paclitaxel Injectable USP doit porter des gants en chlorure de polyvinyle, des lunettes de protection, des masques et des blouses jetables.
Toutes les aiguilles, seringues, flacons et tout autre matériel ayant pu être en contact avec Paclitaxel Injectable USP doivent être isolés et incinérés à 1 000 °C ou plus. Les contenants scellés peuvent exploser. Les flacons intacts doivent être retournées au fabricant pour destruction. Il faut prendre les précautions qui s’imposent au moment où l’on emballe le matériel pour le transport.
Le personnel régulièrement affecté à la préparation et à la manipulation de Paclitaxel Injectable USP doit subir des analyses de sang tous les six mois.
Instructions pour la distribution d'un flacon de pharmacie en vrac
L'utilisation du flacon de pharmacie en vrac est réservée aux hôpitaux disposant d'un programme de traitement par adjuvant reconnu. Le flacon de pharmacie en vrac est destiné à la ponction unique, à la distribution multiple et à l'utilisation intraveineuse uniquement. La distribution à partir du flacon de pharmacie en vrac doit être terminée dans les 24 heures suivant la première entrée.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Paclitaxel Injectable USP est présentée en flacons à usage multiple de 5 mL et 16,7 mL, et flacons de pharmacie en vrac de 50mL contenant, respectivement, 30 mg, 100 mg et 300 mg de paclitaxel, à une concentration de 6 mg/mL. Cette présentation est disponible en paquet de 1 flacon.
Chaque mL de Paclitaxel Injectable USP contient 6 mg de paclitaxel, Cremophor® EL purifié (huile de ricin polyoxyéthylique) 527 mg, et d’éthanol déshydraté 39,1 w/v.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : paclitaxel
Nom chimique : 5β,20-époxy-1,2α,4,7β,10β,13α-hexahydroxytax-11-èn-9-one,
4,10-diacétate, 2-benzoate, 13-ester de (2R,3S)-N-benzoyl-3- phénylisosérine
Formule développée :
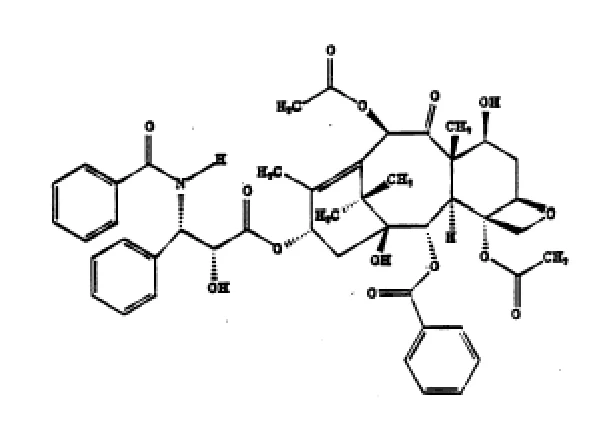
Formule moléculaire : C47H51NO14
Masse moléculaire : 853,9 g/mol
Propriétés physicochimiques :
Le paclitaxel est une poudre cristalline de blanc à blanc cassé. Le paclitaxel est très lipophilique et insoluble dans l’eau. Son point de fusion est compris entre 216 et 223 °C.
ÉTUDES CLINIQUES
Études cliniques
Cancer de l’ovaire
| Méthodologie | Traitements/doses | Nbre de pa- tientes | Population | Paramètres/conclusion |
Données sur le traitement de première intention Étude de phase III, multicentrique et à répartition aléatoire, menée par le GOG en vue de comparer un traitement associant le paclitaxel (P) au cisplatine à un traitement associant le cyclophosphamide (AC) au cisplatine |
| 410 | Maladie au stade III ou IV (> 1 cm de maladie résiduelle après une stadification par laparotomie, ou métastases à distance) et aucun antécédent de chimiothérapie | Chez les patientes ayant reçu le P en association avec le cisplatine, le laps de temps écoulé avant la progression de la maladie a été significativement plus long (médiane : 16,6 mois vs 13,0 mois; p = 0,0008) que chez celles qui ont reçu le traitement standard, et la survie médiane s’est allongée de près d’une année (p = 0,0002). |
| Données sur le traitement de deuxième intention |
| 407 | Patientes n’ayant pas | Les taux de réponse observés chez les patientes qui ont reçu la dose de |
| Étude de phase III multicentrique, bifactorielle et à répartition aléatoire, |
| répondu à la chimiothérapie initiale ou à une | 175 mg/m2 et celles qui ont reçu la dose de 135 mg/m2 étaient similaires : 18 % vs 14 % (p = 0,28). Aucune différence n’a été | |
| visant à comparer deux schémas posologiques du paclitaxel (P) sans égard à |
| chimiothérapie ultérieure destinées au | relevée entre les perfusions sur 3 heures et sur 24 heures quant au taux de réponse : 15 % vs 17 % (p = 0,50). | |
| l’intervalle posologique et deux intervalles posologiques du P sans égard à la dose |
| traitement d’un cancer métastatique de | Le laps de temps écoulé avant la progression a été plus long chez les patientes qui ont reçu la dose de | |
| l’ovaire | 175 mg/m2 que chez celles qui ont reçu la | |||
| dose de 135 mg/m2 : 4,2 mois vs 3,1 mois | ||||
| (médiane; p = 0,03). Les laps de temps | ||||
| médians écoulés avant la progression qui | ||||
| ont été associés aux perfusions sur 3 heures | ||||
| et sur 24 heures ont été de 4,0 mois et de | ||||
| 3,7 mois, respectivement. | ||||
| La survie médiane s’est établie à 11,6 mois | ||||
| chez les patientes qui ont reçu la dose de | ||||
| 175 mg/m2 de P et à 11,0 mois chez celles | ||||
| qui ont reçu la dose de 135 mg/m2 | ||||
| (p = 0,92). | ||||
| La survie médiane a été de 11,7 mois chez | ||||
| les patientes qui ont reçu leur perfusion sur | ||||
| 3 heures et de 11,2 mois chez celles qui ont | ||||
| reçu leur perfusion sur 24 heures | ||||
| (p = 0,91). | ||||
Données sur le traitement de première intention : Le tableau d’effets indésirables observé chez les patientes ayant reçu le paclitaxel en association avec le cisplatine concordait avec celui qui avait été établi au cours des études cliniques antérieures (voir EFFETS INDÉSIRABLES).
Données sur le traitement de deuxième intention : Outre les résultats de l’étude de phase III décrits ci-dessus, les données de cinq études cliniques de phases I et II et celles d’une analyse intermédiaire menée auprès de 300 patientes inscrites au Treatment Referral Center Program ont été utilisées pour étayer l’utilisation du paclitaxel chez les patientes n’ayant pas répondu à la chimiothérapie initiale ou à une chimiothérapie ultérieure destinées au traitement de leur cancer métastatique de l’ovaire. Le paclitaxel est demeuré actif chez les patientes dont la maladie est devenue réfractaire au traitement à base de platine (par définition, progression de la maladie durant un traitement à base de platine ou rechute au cours des six mois ayant suivi la fin de celui- ci) : les taux de réponse se sont chiffrés à 14 % dans l’étude de phase III et à 31 % dans les études cliniques de phases I et II. Le tableau d’effets indésirables établi durant l’étude de phase III concordait avec celui qui avait été établi lors d’études cliniques antérieures (voir EFFETS INDÉSIRABLES).
Les résultats de cette étude à répartition aléatoire viennent étayer l’utilisation du paclitaxel à des doses de 135 à 175 mg/m2 administrées par perfusion intraveineuse pendant 3 heures. Ces doses se sont révélées plus toxiques lorsqu’elles ont été administrées par perfusion pendant 24 heures.
Cancer du sein
| Méthodologie | Traitements/doses | Nbre de pa- tientes | Population | Paramètres/conclusion |
Étude sur le traitement adjuvant du cancer du sein Étude de phase III multicentrique, à répartition aléatoire, comportant un plan factoriel 3 × 2, qui a été menée par les groupes CALGB, ECOG, NCCTG SWOG, afin de comparer l’administration d’un traitement adjuvant par le paclitaxel (P) à l’absence de chimiothérapie additionnelle après quatre cycles de traitement par la doxorubicine (A) et le cyclophosphamide (C) | 600 mg/m2 de C + A à des doses de :
toutes les 3 semaines pendant quatre cycles de traitement, et l’un ou l’autre des schémas suivants :
En cas d’atteinte des ganglions, les patientes devaient recevoir par la suite du tamoxifène (20 mg par jour pendant 5 ans). Les patientes qui avaient subi une mastectomie partielle avant leur admission à l’étude devaient suivre une radiothérapie après s’être rétablies des effets toxiques liés au traitement à l’étude. | 3170 | Patientes ayant un cancer du sein avec atteinte des ganglions et ayant subi une mastectomie ou une mastectomie partielle associée à une exérèse des ganglions | La durée médiane du suivi était de 30,1 mois. En tout, 93 % des 2066 patientes dont la tumeur était hormodépendante ont reçu du tamoxifène. Selon une analyse multivariée de la survie sans maladie effectuée suivant un modèle de Cox, le risque de rechute a diminué de 22 % chez les patientes qui ont reçu l’association AC + P, comparativement à celles qui ont reçu le schéma AC (rapport des risques instantanés [RRI] = 0,78; IC à 95 % : 0,67-0,91; p = 0,0022), et le risque de décès a diminué de 26 % (RRI = 0,74; IC à 95 % : 0,60-0,92; p = 0,0065). Le fait de porter la dose d’A à plus de 60 mg/m2 n’a eu aucun effet sur la survie sans maladie ou la survie globale. Une analyse de sous-groupes définis en fonction du nombre de ganglions atteints, de la taille de la tumeur, de la présence ou de l’absence de récepteurs hormonaux, et du statut ménopausique a mis en évidence des réductions du risque comparables à celles mentionnées ci-dessus en ce qui a trait à la survie sans maladie et à la survie globale dans tous les principaux sous-groupes à une exception près (la réduction du risque a été plus faible [RRI = 0,92] dans le sous-groupe de patientes porteuses d’une tumeur hormonodépendante qui ont reçu le P que dans les autres sous-groupes en ce qui a trait à la survie sans maladie). |
Cancer du sein (suite)
| Méthodologie | Traitements/doses | Nbre de pa- tientes | Population | Paramètres/conclusion |
| Étude sur l’utilisation après l’échec de la chimiothérapie initiale Étude de phase III multicentrique et à répartition aléatoire ayant pour but de comparer deux schémas posologiques du paclitaxel (P) |
| 471 | Patientes n’ayant pas répondu à la chimiothérapie utilisée pour le traitement adjuvant (30 %) ou la chimiothérapie pour le traitement du cancer au stade métastatique (39 %), ou aux deux (31 %); lors de leur admission, 60 % d’entre elles avaient une maladie symptomatique et des capacités fonctionnelles amoindries (selon l’indice fonctionnel), et 73 % étaient porteuses de métastases viscérales | Le taux de réponse global s’est établi à 26 % (IC à 95 % : 22- 30 %) : il y a eu 17 réponses complètes et 99 réponses partielles. La durée médiane de la réponse, mesurée à partir du 1er jour de traitement, était de 8,1 mois (min.-max. : 3,4-18,1 mois). Dans l’ensemble, le laps de temps médian écoulé avant la progression de la maladie a été de 3,5 mois (min.-max. : 0,03-17,1 mois). La survie médiane a été de 11,7 mois (min.- max. : 0-18,9 mois). |
Étude sur le traitement adjuvant du cancer du sein : Le tableau d’effets indésirables observé chez les patientes qui ont reçu le paclitaxel après l’AC concordait avec celui qui avait été établi au cours d’études cliniques antérieures (voir EFFETS INDÉSIRABLES).
Étude sur l’utilisation après l’échec de la chimiothérapie initiale : Outre les données de l’étude de phase III présentées ci-dessous, les données de trois études cliniques de phase II ont été utilisées pour étayer l’utilisation du paclitaxel chez les patientes atteintes d’un cancer du sein métastatique. Le tableau d’effets indésirables établi lors de l’administration du paclitaxel après l’AC concordait avec celui qui avait été établi au cours d’études cliniques antérieures (voir EFFETS INDÉSIRABLES).
Cancer du poumon non à petites cellules (CPNPC)
| Méthodologie | Traitements/doses | Nbre de pa- tients | Population | Paramètres/conclusions |
Étude de phase III, multicentrique et à répartition aléatoire, menée sans insu par l’ECOG en vue de comparer deux schémas posologiques d’un traitement associant le paclitaxel (P) au cisplatine à un traitement par le cisplatine suivi de l’étoposide (VP) |
| 599 | Patients atteints d’un cancer du poumon non à petites cellules | Il y avait des différences significatives en faveur de chacun des groupes P + cisplatine pour ce qui est du taux de réponse et du laps de temps écoulé avant la progression du cancer. En revanche, il n’y a pas eu de différence significative entre les groupes P + cisplatine et le groupe cisplatine + VP en ce qui a trait à la survie. Le questionnaire FACT-L (Functional Assessment of Cancer Therapy-Lung; évaluation fonctionnelle durant le traitement du cancer du poumon) utilisé dans le cadre de cette étude comprenait sept sous-échelles d’évaluation subjective du traitement. Une différence en faveur du traitement associant le P à 135 mg/m2 en perfusion de 24 heures à 75 mg/m2 de cisplatine sur l’une de ces sept sous-échelles (Lung Cancer Specific Symptoms; sous-échelle sur les symptômes propres au cancer du poumon) a été constatée. Il n’y avait pas de différence entre les groupes pour les six autres sous-échelles. |
Le tableau d’effets indésirables observé chez les patients qui ont reçu le paclitaxel en association avec le cisplatine concordait avec celui qui avait été établi au cours d’études cliniques antérieures (voir EFFETS INDÉSIRABLES).
PHARMACOLOGIE DÉTAILLÉE
Études in vitro
Le paclitaxel exerce une activité cytotoxique in vitro contre un grand nombre de lignées de cellules tumorales d’êtres humains et de rongeurs, y compris celles de la leucémie, du cancer du poumon non à petites cellules, du cancer du poumon à petites cellules, du cancer du côlon, du cancer du système nerveux central, du mélanome, du cancer du rein, du cancer de l’ovaire et du cancer du sein, à une CI50 (par définition, concentration nécessaire pour inhiber l’équivalent de 50 % de la prolifération cellulaire observée pour les cellules témoins non traitées) de l’ordre du nM. Le paclitaxel inhibe la réplication à la fin de la phase G2 et/ou durant la phase M du cycle cellulaire. En outre, il entraîne la formation de cytosquelettes anormaux caractérisés par des faisceaux ou des microtubules individualisés et par la formation d’asters anormaux et fusiformes durant la mitose. En agissant sur les microtubules du cytosquelette, le paclitaxel inhibe diverses fonctions cellulaires, y compris la chimiotaxie, la migration, la dissémination, la polarisation, la formation de peroxyde d’hydrogène et la destruction des micro-organismes ayant été phagocytés.
Non seulement le paclitaxel est capable d’induire la polymérisation des microtubules, mais en plus l’exposition de macrophages murins à cet agent a entraîné la libération de molécules de facteur de nécrose tumorale α (TNFα , de l’anglais tumor necrosis factor α) ainsi qu’une régulation négative du récepteur de ce facteur.
Études in vivo
Le paclitaxel a exercé une activité antitumorale contre de nombreux modèles de tumeurs et de cancers, y compris la leucémie, les tumeurs solides et les xénogreffes de tumeurs solides humaines. Le tableau qui suit résume les résultats relatifs à l’activité de cet agent.
| Tumeur, siège | Forme posologique | Voie | Activité |
| LEUCÉMIES MURINES | |||
| L1210, i.p. | * | i.p. | Limite → minime |
| P388, i.p. | * | i.p. | Faible |
| P1534, i.p. | * | i.p. | Faible → substantielle |
| TUMEURS SOLIDES MURINES | |||
| ADJ/PC 6, i.p. | * | i.p. | Faible |
| C26, i.p. | * | i.p. | Faible |
| B16, i.p. | * | i.p. | Modérée → potentiellement curative |
| M109, i.p. | * | i.p. | Modérée → potentiellement curative |
| M109, i.p. (stadification) | ** | i.p. | Modérée → substantielle |
| M109, s.-c. | ** | s.-c. | Modérée |
| M109, s.c.r. | ** | s.-c. | Modérée |
| XÉNOGREFFE DE TUMEUR HUMAINE | |||
| CX-1, s.c.r. | * | s.-c. | Légère → substantielle |
| LOX, i.p. | * | i.p. | Modérée → potentiellement curative |
| MX-1, s.c.r. | * | s.-c. | Potentiellement curative |
| A431, s.c.r. | ** | i.v. | Substantielle |
| A2780, s.c.r. | ** | i.v. | Substantielle |
| A2780, s.-c. | ** | i.v. | Modérée |
| H2981, s.c.r. | ** | i.v. | Substantielle |
| HCT-116 | ** | i.v. | Modérée |
| L2987, s.c.r. | ** | i.v. | Modérée |
| LX-1, s.c.r. | ** | i.v. | Modérée |
* En suspension dans de l’hydroxypropylcellulose
** Paclitaxel administré dans un mélange d’éthanol et de Cremophor dilué dans une solution saline i.p. : intrapéritonéale; i.v. : intraveineux; s.-c. : sous-cutané; s.c.r. : sous la capsule rénale
TOXICOLOGIE
TOXICITÉ AIGUË
| Espèce/souche | Nbre, sexe (groupe) | Voie | DL50 (mg/kg) |
| Rat/Sprague-Dawley | 5 M/Fa 10 M/Fb | i.p. i.p. | 34 (en tout) |
| Rat/Sprague-Dawley | 10 M/F | i.p. | M : 32 F : 36 |
| Rat/Sprague-Dawley | 5 M/F | i.v. | > 85 |
| Chien/Beagle | 1 M/F | i.v. | > 9 |
a Phase de détermination de la dose
b Phase de détermination de la dose létale
F : femelle; i.p. : intrapéritonéal; i.v. : intraveineux; M : mâle
Les signes de toxicité observés chez le rat étaient les suivants : léthargie, pelage rugueux, maigreur, posture voûtée, abcès cervicaux, selles molles, diminution du poids corporel, strabisme, alopécie.
Le signe de toxicité noté chez le chien était une diminution du poids corporel. TOXICITÉ SUBAIGUË
F : femelle; i.p. : intrapéritonéal; i.v. : intraveineux; M : mâle
| Espèce/ souche | Nbre/ groupe | Sexe | Gamme posologiquea (mg/kg/jour) | Voie | Durée | Résultats liés au médicament |
| Souris/ CD2F1 | 5 5 | M F | 0; 1-15 | i.v. | 5 jours | Aucun effet toxique lié au médicament |
| Souris/ | 5 | M | 0; 1-15* | i.p. | 5 jours | 20 et 45 mg/kg/jour : diminution du |
| CD2F1 | 5 | F | poids corporel > 10 % | |||
| 45 mg/kg/jour : pelage rugueux, | ||||||
15 15 | M F | 0; 21-43** | i.p. | 5 jours | maigreur/posture voûtée; toutes les souris sont mortes | |
| ≥ 24 mg/kg/jour : diminution du poids | ||||||
| corporel en fonction de la dose, pelage | ||||||
| rugueux, maigreur/posture voûtée, | ||||||
| ataxie, hypothermie, strabisme et | ||||||
| dyspnée, décès (74 M sur 88, 56 F sur | ||||||
| 90) | ||||||
| Rat/ | 5 | M | 0; 5-45* | i.p. | 5 jours | ≥ 8,66 mg/kg/jour : diminution du |
| Sprague- | 5 | F | poids corporel en fonction de la dose, | |||
| Dawley | pelage rugueux, changement dans les | |||||
10 10 | M F | 0; 5,3-14,2** | i.p. | 5 jours | selles, souillure, hypothermie, larmoiement et strabisme, abcès, décès | |
| ([19 M sur 20; 18 F sur 20]*; [44 M sur | ||||||
| 70, toutes doses confondues; 26 F sur | ||||||
| 40]**) | ||||||
TOXICITÉ SUBAIGUË (suite)
| Espèce/ souche | Nbre/ groupe | Sexe | Gamme posologiquea (mg/kg/jour) | Voie | Durée | Résultats liés au médicament |
| Souris/ CD2F1 | 1.0e+19 | M F | Témoin négatifb | i.p. | 5 jours | Groupes ½ DL10, DL10 et DL50 : nécrose des spermatocytes en |
| développement; formation de cellules | ||||||
| M | Excipient | géantes | ||||
| F | témoin | |||||
| Groupes DL10 et DL50 : diminution du | ||||||
| M | ½ DL10 | nombre de réticulocytes et de | ||||
| F | 10,79 | neutrophiles; diminution du poids du | ||||
| 13,05 | foie et des testicules; déplétion modérée | |||||
| ou sévère des cellules lymphoïdes du | ||||||
| M | DL10 | cortex du thymus; nécrose ou atrophie | ||||
| F | 21,57 | de la muqueuse de l’intestin grêle et | ||||
| 26,09 | hypoplasie des cellules des cryptes; | |||||
| hyperplasie des neutrophiles; | ||||||
| M | DL50 | éosinopénie, hypoplasie des cellules | ||||
| F | 25,50 | lymphoïdes et formation de | ||||
| 29,52 | mégacaryocytes atypiques, décès (2 M | |||||
| sur 10 et 8 F sur 10 dans le groupe | ||||||
| DL10; 8 M sur 10 et 9 F sur 9 F dans le | ||||||
| groupe DL50) | ||||||
| Toutes doses confondues : diminution | ||||||
| du poids corporel en fonction de la | ||||||
| dose, léthargie, respiration rapide, | ||||||
| pelage rugueux, maigreur/posture | ||||||
| voûtée, hypothermie, strabisme avec | ||||||
| exsudation | ||||||
DL : dose létale; F : femelle; i.p. : intrapéritonéal; i.v. : intraveineux; M : mâle
TOXICITÉ SUBAIGUË (suite)
| Espèce/ souche | Nbre/ groupe | Sexe | Gamme posologiquea (mg/kg/jour) | Voie | Durée | Résultats liés au médicament |
| Rat/ Sprague- Dawley | 1.01e+11 | M F M F M F M F M F | Témoin négatifb Excipient témoin ½ DL10 2,55 4,29 DL10 5,11 8,58 DL50 7,47 9,99 | i.p. | 5 jours | Groupe DL50 : nécrose testiculaire, inflammation du péritoine viscéral (F seulement), décès (3 M sur 10, 3 F sur 10) Groupes DL10 et DL50 : diminution marquée des numérations leucocytaire et plaquettaire; perte de poids, hypoplasie médullaire, décès (1 M sur 10, 3 F sur 10 F dans le groupe DL10) Toutes doses confondues : déplétion des cellules lymphoïdes du thymus et de la rate en fonction de la dose, pelage rugueux, maigreur/posture voûtée, léthargie, selles molles, abcès cervicaux; diminution du nombre de réticulocyctes, foyers blancs dans les ganglions lymphatiques sous- maxillaires et/ou les glandes salivaires |
| Chien/ Beagle | 11 | M F | 0; 0,375; 0,75; 1,5; 3,0; 6,0 | i.v. | 5 jours | Toutes doses confondues : diminution du poids corporel; élévation des taux d’alanine aminotransférase (ALAT), de cholestérol, de triglycérides et de lipides totaux; hémorragie intestinale ou changements liés à l’agonie; déplétion des cellules lymphoïdes des amygdales et/ou des ganglions bronchiques ≥ 1,5 mg/kg/jour : diminution marquée des numérations leucocytaire, réticulocytaire, plaquettaire et érythrocytaire ≤ 1,5 mg/kg/jour : hypoplasie hématopoïétique de la moelle osseuse modérée ou sévère 3,0 à 6,0 mg/kg/jour : décès (tous les chiens) |
* Phase de détermination de la dose
** Phase de détermination de la dose létale
a Préparation des solutions administrées : dissolution du paclitaxel dans un mélange de Cremaphor EL (50 %) et d’éthanol (50 %), puis dilution dans une solution saline
b Non traités
DL : dose létale; F : femelle; i.p. : intrapéritonéal; i.v. : intraveineux; M : mâle
TOXICITÉ CHRONIQUE
| Espèce/ souche | Nbre/ groupe | Sexe | Gamme posologiquea (mg/kg/jour) | Voie | Durée | Résultats liés au médicament |
| Rat/ | 10 | M | Témoin | i.v. | 1 mois | 3,3 mg/kg/jour : légère diminution du |
| Sprague- | 10 | F | négatif (sol. | nombre d’érythrocytes, de neutrophiles | ||
| Dawley | saline) | et de plaquettes, du taux d’hémoglobine | ||||
| et de l’hématocrite; diminution modérée | ||||||
| 10 | M | Excipient | de la numération leucocytaire; | |||
| 10 | F | témoin | augmentation de l’hématopoïèse extra- | |||
| médullaire (rate) et hypoplasie | ||||||
| médullaire; diminution modérée ou | ||||||
| 10 | M | 1; 3,3; 10 | marquée du nombre de réticulocytes; | |||
| 10 | F | augmentation minime de la numération | ||||
| lymphocytaire | ||||||
| 10 mg/kg/jour : pelage rugueux, | ||||||
| alopécie, diminution du poids corporel / | ||||||
| gain pondéral et augmentation de la | ||||||
| consommation d’eau et de nourriture; | ||||||
| légère diminution du nombre | ||||||
| d’érythrocytes et de neutrophiles, du taux | ||||||
| d’hémoglobine et de l’hématocrite; | ||||||
| diminution modérée ou marquée du | ||||||
| nombre de réticulocytes et légère | ||||||
| augmentation de la numération | ||||||
| plaquettaire et du nombre relatif de | ||||||
| lymphocytes; diminution du poids du | ||||||
| thymus, des testicules et des vésicules | ||||||
| séminales; diminution du poids des | ||||||
| testicules et des épididymes constatée à | ||||||
| la fin de la période d’observation | ||||||
| À l’échelle microscopique, augmentation | ||||||
| de l’hématopoïèse extra-médullaire (rate) | ||||||
| et déplétion du tissu lymphoïde, atrophie | ||||||
| du thymus et déplétion du tissu | ||||||
| lymphoïde, atrophie des follicules des | ||||||
| ganglions mandibulaires et | ||||||
| lymphadénite; hypoplasie médullaire; | ||||||
| hypospermatogenèse et atrophie des | ||||||
| tubes séminifères; atrophie glandulaire | ||||||
| (vésicules séminales et prostate) et | ||||||
| formation de cellules géantes dans les | ||||||
| épididymes | ||||||
F : femelle; i.v. : intraveineux; M : mâle; sol. : solution
TOXICITÉ CHRONIQUE (suite)
| Espèce/ souche | Nbre/ groupe | Sexe | Gamme posologiquea (mg/kg/jour) | Voie | Durée | Résultats liés au médicament |
| Chien/ | 5 | M | Témoin | i.v. | 1 mois | 0,3 et 1 mg/kg/jour : diminution minime |
| Beagle | 5 | F | négatif (sol. | et réversible de la cellularité de la moelle | ||
| saline) | osseuse | |||||
| 3 | M | Excipient | 3 mg/kg/jour : kystes interdigitaux, | |||
| 3 | F | témoin | enflure du point de perfusion et | |||
| diminution passagère du gain pondéral et | ||||||
| de la consommation de nourriture; | ||||||
| 3 | M | 0,3; 1 | diminution de la numération | |||
| 3 | F | érythrocytaire, du taux d’hémoglobine et | ||||
| de l’hématocrite (M et F) et diminution | ||||||
| 5 | M | 3 | de la numération leucocytaire | |||
| 5 | F | (neutropénie sévère) chez certaines F; | ||||
| déplétion des cellules lymphoïdes de la | ||||||
| rate ou des ganglions lymphatiques, | ||||||
| inflammation du duodénum et dilatation | ||||||
| des cryptes, diminution de la cellularité | ||||||
| de la moelle osseuse, lésions cutanées et | ||||||
| formation de cellules géantes dans les | ||||||
| testicules et les épididymes; effets | ||||||
| résiduels du médicament observés dans | ||||||
| certains organes lymphoïdes, le | ||||||
| duodénum, les testicules et la peau à la | ||||||
| fin de la période de rétablissement | ||||||
* Préparation des solutions administrées : dissolution du paclitaxel dans un mélange de Cremaphor EL (50 %) et d’éthanol (50 %), puis dilution dans une solution saline
F : femelle; i.v. : intraveineux; M : mâle; sol. : solution
REPRODUCTION ET TÉRATOLOGIE
| Espèce/souche | Nbre/ groupe | Sexe | Voie | Dose* et fréquence d’administration | Résultats liés au médicament |
SEGMENT I Rat/Sprague-Dawley | 20 20 20 | M F F | i.v. | 0 (témoin), 0 (solution saline) 0,1, 0,3 ou 1,0 mg/kg M : 63 jours avant l’accouplement et durant l’accouplement F : durant l’accouplement et jusqu’au 7e jour de la gestation 0 (non traités) | Le gain de poids corporel et la consommation de nourriture ont diminué du 25e au 63e jour de la période ayant précédé l’accouplement chez les rats F0 et du 28e au 62e jour de cette période chez les rates F0. Ils ont également diminué du 2e au 20e jour de la gestation chez les rates F0 ayant reçu la forte dose. Au sein de la génération F0 les indices de fertilité ont été plus faibles dans le groupe qui a reçu la dose de 1mg/kg/jour que dans les groupes ayant ont reçu la solution saline et l’excipient témoin. Les indices de copulation étaient comparables à ceux observés dans les groupes témoins. Le poids des glandes surrénales, de l’utérus et des ovaires était plus faible chez les rates F0 que chez les témoins. Le nombre de corps jaunes, d’implantations et de fœtus vivants a diminué, et le nombre de sites d’implantation vides et de morts fœtales a augmenté au sein du groupe qui a reçu la dose de 1 mg/kg/jour. La dose sans effet était de 0,3 mg/kg/jour au sein des générations F0 et F1. |
F : femelle; i.v. : intraveineux; M : mâle
REPRODUCTION ET TÉRATOLOGIE (suite)
| Espèce/ souche | Nbre/ groupe | Sexe | Voie | Dose* et fréquence d’administration | Résultats liés au médicament |
SEGMENT II Lapin/blanc de Nouvelle- Zélande | 20 | F | i.v. | 0 (solution saline), 0 (témoin), 0,3, 1 ou 3 mg/kg, du 6e au 18e jour de la gestation présumée | Douze (12) des 20 lapines qui avaient reçu la forte dose sont mortes ou ont été sacrifiées parce qu’elles étaient moribondes. Les signes cliniques de toxicité observés chez ces dernières étaient les suivants : excreta rouges, modification de la consistance des selles, diminution de l’activité, diminution de la consommation de nourriture et perte de poids. Le poids du foie et des reins a augmenté et le poids des ovaires a diminué chez les lapines qui ont reçu la forte dose. Les valeurs moyennes observées quant au nombre de corps jaunes, à la taille des portées, au nombre de fœtus vivants et au nombre de lapines porteuses de fœtus viables ont diminué dans le cas des portées des lapines sous forte dose. Les valeurs moyennes observées quant au nombre de résorptions (totales ou précoces), au pourcentage de produits de la conception morts ou ayant été résorbés et au nombre de lapines dont tous les produits de la conception sont morts ou ont été résorbés se sont accrues dans le cas des portées de ce groupe de lapines. En résumé, le paclitaxel à 3 mg/kg/jour a entraîné une forte toxicité maternelle (décès, avortements, signes cliniques, et diminution du poids des organes, du poids corporel et de la consommation de nourriture) et des effets toxiques sévères sur le développement (diminution du nombre de corps jaunes, de la taille des portées et du nombre de fœtus vivants, et augmentation du nombre de résorptions). Les doses de paclitaxel allant jusqu’à 1 mg/kg/jour n’ont entraîné aucune toxicité maternelle ou fœtale. |
* Préparation des solutions administrées : dissolution du paclitaxel dans un mélange de Cremaphor EL (50 %) et d’éthanol (50 %), puis dilution dans une solution saline
F : femelle; i.v. : intraveineux
MUTAGÉNICITÉ ET GÉNOTOXICITÉ
Le paclitaxel ne s’est pas révélé mutagène lors des tests de mutation bactérienne inverses (tests d’Ames) effectués sur des souches de Salmonella et d’Escherichia Coli WP2, mais il s’est révélé clastogène durant les analyses cytogénétiques in vitro sur des cultures primaires de lymphocytes humains.
Le paclitaxel a exercé des effets génotoxiques in vivo sur le système érythropoïétique de la souris lors du test du micronoyau sur les érythrocytes de la moelle osseuse de souris.
MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. Taxol (paclitaxel) Product Monograph. Bristol-Myers Squibb Pharmaceutical Group (Canada). February 22, 2010, Control No.134380.
- 2. Pr Paclitaxel for Injection, Monographie, Pfizer Canada ULC. Date de revision :8 mai 2020, , Control No. 235717.