


Monographie de produit - Pal-Pravastatin-ASA
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique/ concentration | Ingrédients non médicinaux pertinents sur le plan clinique |
| Orale | pal-Pravastatin comprimés 10 mg, 20 mg, 40 mg | Lactose (voir FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT) |
| Orale | pal-ASA EC comprimés 81 mg, 162 mg | Lactose (voir FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT) |
| Orale | Pal-ASA EC comprimés 325 mg | Amidon de maïs (voir FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT) |
INDICATIONS ET UTILISATION CLINIQUE
Pal-Pravastatin-ASA(acide acétylsalicylique à libération retardée et pravastatine sodique) est indiqué chez les patients pour qui le traitement combiné par pal-Pravastatin et pal-ASA EC est approprié. Veuillez vous reporter à la monographie de produit de Pravastatin et de pal-ASA EC pour obtenir un complément d’information sur les indications approuvées.
Pal-Pravastatin-ASA n’est pas indiqué comme traitement de première intention. La dose de pravastatine devrait être établie par ajustement posologique avant de passer à Pal-Pravastatin-ASA . Si l’association à dose fixe représente la dose et la fréquence d’administration déterminées par l’ajustement posologique, l’utilisation de Pal-Pravastatin-ASA pourrait être plus pratique dans la prise en charge des patients.
Si un ajustement posologique était nécessaire pendant le traitement d’entretien, on recommande d’utiliser les médicaments séparément.
Les patients recevant le traitement de Pal-Pravastatin-ASA doivent également suivre un régime standard de réduction du cholestérol et poursuivre ce régime pendant le traitement.
CONTRE-INDICATIONS
pal-Pravastatin
- Patients présentant une hypersensibilité à ce médicament ou à tout autre ingrédient de la formulation. Pour la liste complète, voir FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT.
- Maladie du foie évolutive ou élévation persistante et inexpliquée des résultats des tests de la fonction hépatique. (voir MISE EN GARDE ET PRÉCAUTIONS, Fonction hépatique, biliaire et pancréatique).
- Grossesse et lactation. (voir MISES EN GARDE ET PRÉCAUTIONS, Populations spéciales, Grossesse et Allaitement).
L’athérosclérose est un processus chronique et le fait d’interrompre la prise de médicaments de restriction lipidique pendant la grossesse ne devrait avoir que peu d’effet sur les résultats de la thérapie à long terme de l’hypercholestérolémie primaire. Le cholestérol et autres produits de biosynthèse du cholestérol sont des substances essentielles pour le développement fœtal (notamment la synthèse des stéroïdes et des membranes cellulaires). Étant donné que les inhibiteurs de la HMG-CoA réductase (ou statines) diminuent la synthèse de cholestérol et
probablement la synthèse d’autres substances biologiquement actives dérivées du cholestérol, ils risquent d’être préjudiciables au bébé lorsqu’ils sont administrés aux femmes enceintes. Par conséquent, la pravastatine est contre-indiquée pendant la grossesse.
pal-ASA EC
- Sensibilité aux composants du médicament; ulcère gastro-duodénal évolutif. Les patients qui ont eu des bronchospasmes suite à l’administration d’AAS ou d’agents anti-inflammatoires non stéroïdiens.
MISES EN GARDE ET PRÉCAUTIONS
Les mises en garde et précautions cliniquement significatives pour le pal-Pravastatin et le pal-ASA EC sont présentées en ordre alphabétique.
pal-Pravastatin
Généralités
Avant d’instaurer le traitement par la pravastatine, on doit tenter de corriger l’hypercholestérolémie par un régime alimentaire approprié, l’exercice et la perte pondérale dans les cas d’excès de poids ou d’obésité, et de traiter les autres troubles médicaux sous-jacents (voir INDICATIONS ET USAGE CLINIQUE). Il faut aviser les patients de signaler à tous les médecins qu’ils consulteront ultérieurement qu’ils ont suivi un traitement par la pravastatine.
La pravastatine peut élever les taux de créatines phosphokinases et de transaminases. Il faut tenir compte de ce trouble lors du diagnostic différentiel des douleurs thoraciques chez un patient traité par la pravastatine.
Carcinogenèse
Une étude de 21 mois, menée sur des souris qui avaient reçu des doses de pravastatine de 10 à 100 mg/kg/jour, administrées par voie orale, n’a révélé aucun potentiel carcinogène. Dans une étude de 2 ans menée sur des rats, une augmentation statistiquement significative de l’incidence de carcinomes hépatocellulaires a été observée chez des rats mâles à qui on avait administré 100 mg/kg par jour de pravastatine par voie orale (125 fois la dose maximale administrée chez l’humain). Ce changement n’a pas été observé ni chez des rats mâles qui avaient reçu 40 mg/kg par jour (50 fois la dose recommandée chez l’humain) ou moins, ni chez des rats femelles à aucune des doses.
Système endocrinien et métabolisme
Les inhibiteurs de l’HMG-CoA réductase interfèrent dans la synthèse du cholestérol et, de ce fait, pourraient théoriquement atténuer la production de stéroïdes par les surrénales ou les gonades.
Lors d’une étude de longue durée évaluant la fonction endocrinienne de patients hypercholestérolémiques, la pravastatine n’a exercé aucun effet sur les concentrations basales et stimulées de cortisol ni sur la sécrétion d’aldostérone. Bien qu’aucune modification de la fonction testiculaire n’ait été rapportée, des résultats contradictoires ont été observés lors de l’analyse de la motilité des spermatozoïdes après l’administration de la pravastatine. Un cas d’impuissance réversible a été signalé chez un homme de 57 ans qui avait pris 20 mg par jour de pravastatine et du métoprolol. On n’a pas réussi à établir un lien de causalité entre le traitement par la pravastatine et ce phénomène. Des études plus approfondies sont nécessaires pour clarifier les effets des inhibiteurs de l’HMG-CoA réductase sur la fertilité masculine. Par ailleurs, on ignore les effets, s’il en existe, sur l’axe hypothalamo-hypophyso-gonadique chez les femmes en préménopause.
Les patients traités par la pravastatine qui présentent des signes cliniques de déséquilibre endocrinien doivent être examinés en conséquence. La prudence est de rigueur lorsqu’un inhibiteur de l’HMG-CoA réductase ou tout autre agent employé pour réduire la cholestérolémie est administré en même temps que d’autres médicaments (p. ex. kétoconazole, spironolactone ou cimétidine) pouvant réduire les taux d’hormones stéroïdiennes endogènes.
On a signalé une augmentation de la glycémie à jeun et du taux d’HbA1C associée à la classe des inhibiteurs de l’HMG-CoA réductase. Chez certains patients exposés à un risque élevé de diabète sucré, l’hyperglycémie était suffisante pour confirmer le diagnostic de diabète. Les bienfaits du traitement continuent toutefois de l’emporter sur la légère augmentation du risque associée au traitement. Une surveillance périodique de ces patients est recommandée.
Effet sur les lipoprotéines (a) : Chez certains patients, l’effet bénéfique de l’abaissement des taux de cholestérol total et de C-LDL peut être amoindri par une augmentation concomitante des taux de lipoprotéines (a) [Lp(a)]. On poursuit actuellement les recherches afin d’élucider la signification des variations des Lp(a). Par conséquent, tant que l’on aura pas obtenu de nouvelles données à ce sujet, on suggère, chaque fois que cela est possible, de surveiller les taux sériques de Lp(a) chez les patients traités par la pravastatine.
Effet sur les niveaux de la coenzyme Q10 (ubiquinone) : On a observé une baisse significative de courte durée des taux plasmatiques d’ubiquinone (CoQ10) chez les patients recevant la pravastatine. Des études cliniques plus longues ont également montré une réduction des taux sériques d’ubiquinone pendant un traitement par la pravastatine et par d’autres inhibiteurs de l’HMG-CoA réductase. La signification clinique du potentiel d’un déficit prolongé d’ubiquinone, induit par les statines, n’a pas encore été établie. On a signalé qu’une
diminution du taux d’ubiquinone myocardique pourrait entraîner un dysfonctionnement cardiaque dans les cas limites d’insuffisance cardiaque congestive.
Fonction hépatique, biliaire et pancréatique
Les inhibiteurs de l’HMG-CoA réductase ont été associés à des anomalies biochimiques de la fonction hépatique. Comme avec les autres agents hypolipémiants, y compris les résines non absorbables qui fixent les acides biliaires, on a noté des élévations des taux d’enzymes hépatiques inférieures à 3 fois la limite supérieure de la normale au cours du traitement par la pravastatine. On ignore la signification de ces modifications qui se produisent généralement au cours des premiers mois qui suivent le début du traitement. Lors des études cliniques, chez la majorité des patients traités par la pravastatine, ces valeurs élevées ont chuté aux niveaux observés avant le traitement, et ce, malgré la poursuite du traitement avec la même dose.
Lors des études cliniques, des élévations persistantes prononcées (supérieures à 3 fois la limite supérieure de la normale) des transaminases sériques ont été notées chez 6 des 1142 (0,5 %) patients traités par la pravastatine. Ces élévations sont apparues généralement 3 à 12 mois après le début du traitement par la pravastatine. Elles n’étaient pas associées à des signes et symptômes cliniques de maladie hépatique, et elles ont habituellement chuté aux niveaux observés avant le traitement lorsqu’on a cessé l’administration du médicament. Rares ont été les cas d’anomalies persistantes marquées pouvant être attribuables au traitement. Dans le cadre de la plus importante étude à long terme contrôlée par placebo, portant sur la pravastatine (Pravastatin Primary Prevention Study/WOSCOPS), aucun patient présentant une fonction hépatique normale après 12 semaines de traitement (n = 2 875 patients traités par la pravastatine) n’a affiché ultérieurement des élévations du taux d’ALT dépassant le triple de la limite supérieure de la normale lors de deux évaluations consécutives. Deux des 2 875 patients traités par la pravastatine (0,07 %) et un des 2 919 patients recevant un placebo (0,03 %) ont connu des augmentations du taux d’AST s’élevant à plus de 3 fois la limite supérieure à la normale lors de deux évaluations consécutives effectuées pendant les 4,8 années de l’étude(médiane de l’étude).
Les tests de l’exploration de la fonction hépatique doivent être réalisés au début puis 12 semaines après le début du traitement ou après une augmentation de la posologie. On doit accorder une attention particulière aux patients dont les taux de transaminases augmentent. On devrait dans ce cas répéter les tests de l’exploration de la fonction hépatique afin de confirmer cette élévation et pratiquer, par la suite, une surveillance à des intervalles plus fréquents. Si les élévations de l’alanine-aminotransférase (ALAT) et de l’aspartate-aminotransférase (ASAT) sont égales ou supérieures à 3 fois la limite supérieure de la normale et si elles persistent, le traitement devra alors être interrompu.
La prudence s’impose lorsque la pravastatine est administrée à des patients qui ont des antécédents de maladie hépatique ou qui consomment de l’alcool en quantités substantielles. La pravastatine est contre-indiquée dans les cas de maladie hépatique évolutive ou d’élévations inexpliquées des transaminases sériques; en présence de l’un ou l’autre de ces troubles en cours de traitement, l’administration du médicament doit être interrompue.
Hypersensibilité
On a signalé quelques rares cas de syndrome apparent d’hypersensibilité suite à l’administration de la pravastatine. Ce syndrome se caractérisait par l’une ou plusieurs des manifestations suivantes : anaphylaxie, œdème de Quincke, syndrome de type lupus érythémateux, pseudopolyarthrite rhyzomélique, thrombocytopénie, leucopénie, anémie hémolytique, test positif de recherche des anticorps antinucléaires, augmentation de la vitesse de sédimentation globulaire, arthrite, arthralgie, urticaire, asthénie, photosensibilité, fièvre et malaise.
Bien que l’on n’ait pas encore décrit le syndrome d’hypersensibilité comme tel, dans de rares cas, il semblerait que l’éosinophilie et les éruptions cutanées aient été associées au traitement par la pravastatine. En cas d’hypersensibilité soupçonnée, l’administration de la pravastatine doit être interrompue. Il faut aviser les patients de signaler le plus rapidement possible tout signe d’hypersensibilité comme l’œdème de Quincke, l’urticaire, la photosensibilité, la polyarthralgie, la fièvre et les malaises.
Effets musculaires
Des élévations des taux de créatine phosphokinase ([fraction MM] de la CPK), de la myalgie, de la myopathie et de la rhabdomyolyse ont été signalées chez des patients prenant des inhibiteurs de l’HMG-CoA réductase, y compris la pravastatine.
On a signalé des effets sur les muscles squelettiques (p. ex. myalgie, myopathie et, plus rarement, rhabdomyolyse) lors de l’administration de la pravastatine.
Des cas de faiblesse musculaire et de rhabdomyolyse ont été observés chez des patients prenant d’autres inhibiteurs de l’HMG-CoA réductase en même temps que l’itraconozole et la cyclosporine.
On doit évaluer avec attention les effets bénéfiques et les risques de l’utilisation concomitante des inhibiteurs de l’HMG-CoA réductase avec les immunosuppresseurs, les fibrates, l’érythromycine, les agents antifongiques systémiques de type azole ou la niacine administrée à des doses hypolipidémiantes.
De rares cas de rhabdomyolyse, associés à une insuffisance rénale aiguë consécutive à une myoglobinurie, ont été signalés chez des patients prenant de la pravastatine et d’autres inhibiteurs de l’HMG-CoA réductase.
La myopathie se définit comme des douleurs musculaires ou une faiblesse musculaire associées à une hausse de la créatine phosphokinase (CPK) dépassant 10 fois la limite supérieure à la normale. Cette affection doit être envisagée si un patient présente une myalgie diffuse, une sensibilité ou une faiblesse musculaires et/ou une élévation marquée des taux de CPK. Il faut aviser les patients de signaler immédiatement toute douleur, sensibilité ou faiblesse musculaires inexpliquées, surtout si elles sont associées à un malaise ou à de la fièvre. Chez les patients qui
manifestent les signes et symptômes évoquant la myopathie, les taux de CPK doivent être mesurés. Le traitement par la pravastatine doit être interrompu si l’on note une élévation marquée des taux de CPK ou si une myopathie est diagnostiquée ou soupçonnée.
Comme lors de l’administration d’autres statines, le risque de myopathie, y compris la rhabdomyolyse, peut augmenter considérablement lors d’un traitement concomitant par un immunosuppresseur, p. ex. la cyclosporine, et d’un traitement concomitant par le gemfibrozil, l’érythromycine ou la niacine.
On n’a observé aucun cas de myopathie lors d’études cliniques portant sur un petit nombre de patients recevant de la pravastatine en concomitance avec un immunosuppresseur, un dérivé de l’acide fibrique ou la niacine (voir PHARMACOLOGIE DÉTAILLÉE).
Des cas de myopathie ont été, à l’occasion, associés à l’administration de fibrates seuls. Dans le cadre d’un essai clinique à échantillonnage limité, portant sur un traitement associant la pravastatine (40 mg/jour) et le gemfibrozil (1 200 mg/jour), aucun cas de myopathie n’a été rapporté, bien que l’on ait constaté une tendance vers une élévation des taux de CPK et la survenue de symptômes musculo-squelettiques. En règle générale, on devrait éviter l’association de la pravastatine et de fibrates.
On ne dispose pas de données sur le traitement associant la pravastatine et l’érythromycine.
Facteurs prédisposant à la myopathie/rhabdomyolyse : comme dans le cas des autres inhibiteurs de l’HMG-CoA réductase, pal-Pravastatin doit être prescrit avec prudence aux patients ayant des facteurs prédisposant à la myopathie ou à la rhabdomyolyse. Parmi ces facteurs de risque, mentionnons :
- Antécédents personnels ou familiaux de troubles musculaires héréditaires
- Antécédents de toxicité musculaire avec un autre inhibiteur de l’HMG-CoA réductase
- Utilisation concomitante d’un fibrate ou de la niacine
- Hypothyroïdie
- Consommation abusive d’alcool
- Exercice physique excessif
- Âge : plus de 70 ans
- Insuffisance rénale
- Insuffisance hépatique
- Diabète avec accumulation de graisse dans le foie
- Chirurgie et traumatisme
- Faiblesse
- Situation menant à une hausse des taux plasmatiques du principe actif.
Il faudrait envisager l’interruption du traitement par pal-Pravastatin chez tous les patients atteints d’un trouble grave aigu évoquant la présence d’une myopathie ou prédisposant à une
rhabdomyolyse (p. ex. septicémie, hypotension, chirurgie majeure, traumatisme, troubles métaboliques, endocriniens ou électrolytiques graves et convulsions non maîtrisées).
Effet ophtalmologique
Les données actuelles, provenant d’études cliniques, n’indiquent pas que la pravastatine a des effets nocifs sur le cristallin de l’humain.
Populations spéciales
Personnes âgées : L’évaluation pharmacocinétique de la pravastatine chez les patients de plus de 65 ans révèle une augmentation de l’aire sous la courbe (ASC). On n’a rapporté aucune hausse de l’incidence des effets indésirables lors de ces études ni lors d’autres études menées chez des patients appartenant à ce groupe d’âge. Par mesure de précaution, il faut administrer la dose la plus faible.
Enfants : Il existe peu de données sur l’utilisation des statines chez les enfants. À ce jour, il n’existe aucune donnée sur l’emploi de la pravastatine chez ce type de patients. L’administration de ce médicament chez ces patients n’est donc pas recommandée pour le moment.
Grossesse : L’administration de la pravastatine est contre-indiquée pendant la grossesse (voir CONTRE-INDICATIONS). L’innocuité du traitement par la pravastatine n’a pas été établie chez la femme enceinte. Bien que la pravastatine ne se soit avérée tératogène ni chez les rats, à des doses allant jusqu’à 1000 mg/kg par jour, ni chez les lapins, à des doses allant jusqu’à 50 mg/kg par jour, la pravastatine ne doit être administrée aux femmes en âge de procréer que si la conception est très improbable et si on les a informées des dangers possibles. Si la grossesse survient en cours de traitement par la pravastatine, il faut arrêter la prise du médicament et aviser de nouveau les patientes des risques possibles encourus par le fœtus.
Allaitement : Une quantité négligeable de pravastatine est excrétée dans le lait maternel. À cause du risque de réactions indésirables chez les nourrissons allaités, l’allaitement doit être interrompu ou il faudra mettre fin au traitement par la pravastatine si la mère suit un traitement avec ce médicament.
Patients atteints d’insuffisance rénale : Aucune étude n’a été menée sur l’administration de la pravastatine chez des patients atteints d’insuffisance rénale. Par mesure de précaution, la plus faible dose doit être administrée chez ces patients (voir MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires).
Patients atteints d’hypercholestérolémie sévère : Des doses plus fortes (40 mg/jour) de pravastatine, nécessaires chez certains patients souffrant d’hypercholestérolémie grave, ont été associées à une augmentation des taux plasmatiques de ce médicament. La pravastatine doit être administrée avec prudence chez ces patients, si ces derniers sont des personnes âgées ou de sujets atteints d’insuffisance rénale grave (voir MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires).
Hypercholestérolémie familiale homozygote : La pravastatine n’a pas été évaluée chez des patients souffrant d’une forme rare d’hypercholestérolémie familiale homozygote. La plupart des inhibiteurs de l’HMG-CoA réductase sont moins efficaces ou inefficaces chez ce sous-groupe de patients hypercholestérolémiques.
pal-ASA EC
Généralités
L’ibuprofène peut nuire à l’effet anti-plaquettaire de l’acide acétylsalicylique (AAS) à faible dose. La prise quotidienne et à long terme d’ibuprofène peut rendre l’AAS moins efficace lorsque celui-ci est administré dans l’optique de prévenir les accidents vasculaires cérébraux (AVC). Par conséquent, la prise concomitante d’ibuprofène et de pal-Pravastatin-ASA n’est pas recommandée. Les professionnels de la santé devraient informer leurs patients de l’utilisation occasionnelle appropriée de l’ibuprofène et de pal-Pravastatin-ASA (voir INTERACTIONS MÉDICAMENTEUSES).
L’AAS doit être utilisé avec une extrême prudence chez les patients présentant une détérioration de la fonction rénale, des tendances au saignement, une anémie significative, une hypoprothrombinémie, une thrombocytopénie, une carence en vitamine K ou une maladie hépatique grave.
L’AAS est une des causes les plus fréquentes d’empoisonnements accidentels chez les bébés et les nourrissons. Les comprimés doivent être tenus hors de la portée des enfants.
Enfants : La possibilité d’une association entre le syndrome de Reye et l’utilisation de salicylates a été suggérée mais n’a pas été établie. Le syndrome de Reye est également apparu chez plusieurs patients non exposés aux salicylates. Cependant, la prudence est de mise lorsque l’on prescrit des médicaments contenant des salicylates à des enfants ou des adolescents ayant la grippe ou la varicelle.
Système gastro-intestinal
L’emploi d’AAS peut entraîner une toxicité gastro-intestinale. Il n’existe actuellement aucune étude qui ait identifié un groupe de patients qui ne soient à risque de développer des ulcérations et une hémorragie gastro-intestinales. Des antécédents de troubles gastro-intestinaux et d’autres facteurs tels que la posologie de l’AAS, la consommation excessive d’alcool, le tabagisme, l’âge avancé, l’appartenance au sexe féminin et l’utilisation concomitante de corticostéroïdes ou d’anticoagulants ont été associés à une augmentation du risque. Les patients doivent être mis au courant des signes et des symptômes de toxicité gastro-intestinale grave et on doit les aviser de communiquer immédiatement avec leur médecin s’ils se produisent. Étant donné que de graves
manifestations peuvent survenir sans signes avant-coureurs, il faut surveiller périodiquement le taux d’hémoglobine des patients sous traitement prolongé et assurer un suivi rigoureux.
Hypersensibilité
De rares cas de sensibilité à l’AAS sont survenus chez moins de 1 % de la population générale. Cela inclut habituellement les manifestations suivantes : bronchospasme, urticaire, œdème de Quincke et, rarement, choc et décès. La sensibilité à l’AAS se produit chez une plus grande proportion (environ 10 %) d’adultes atteints d’asthme, plus souvent chez les femmes que chez les hommes, et rarement chez les enfants. Le syndrome de l’asthme induit par l’AAS apparaît généralement sous la forme d’une congestion nasale chronique suivie de la formation de polypes nasaux. L’asthme et la sensibilité à l’AAS se développent à mesure que la maladie progresse, et ce, même si les patients évitent de prendre de l’AAS et des médicaments présentant une réactivité croisée avec l’AAS. On pense que le mécanisme en jeu fait appel à l’inhibition de la cyclo-oxygénase (COX) intracellulaire dans les cellules respiratoires. Les patients souffrant d’asthme induit par l’AAS doivent éviter de prendre d’autres médicaments qui inhibent la cyclo-oxygénase, comme les AINS, même si la majorité des patients peuvent prendre en toute sécurité d’autres salicylates qui n’inhibent pas l’enzyme cyclo-oxygénase (p. ex. sous-salicylate de bismuth). Une sensibilité croisée dose-dépendante à l’acétaminophène a été signalée à une fréquence maximale de 34 %. Chez les patients souffrant d’asthme induit par l’AAS, on recommande d’utiliser de faibles doses initiales d’acétaminophène (inférieures à 1000 mg) puis de surveiller l’état du patient dans les 3 heures suivant la prise de la dose initiale.
Certains patients souffrant d’asthme induit par l’AAS ont été désensibilisés par l’administration orale de faibles doses d’AAS qui ont été augmentées progressivement sur une période de 2 ou 3 jours jusqu’à ce que des doses de 400 à 650 mg soient tolérées, suivie de doses d’entretien allant de 80 à 325 mg par jour. Une désensibilisation croisée à d’autres médicaments déclenchants survient également lorsque les patients sont désensibilisés à l’AAS.
Surveillance et épreuves de laboratoire
Temps de saignement : L’AAS peut prolonger le temps de saignement de 4 à 7 jours en raison de ses effets sur l’agrégation plaquettaire.
Épreuves de la fonction thyroïdienne : De fortes doses de salicylates peuvent augmenter la fixation de T3 sur la résine et diminuer la valeur des concentrations sériques de T3 et de T4 déterminées par dosage radio-immunologique. Les salicylates peuvent par ailleurs modifier la sécrétion de la TSH induite par la TRH.
Salicylisme
Une intoxication chronique aux salicylates (également appelée salicylisme) peut survenir lorsque de fortes doses répétées (>100 mg/kg/jour) sont administrées pendant au moins 2 jours.
Populations spéciales
Obstétrique : L’administration de fortes doses (3 g par jour) d’AAS pendant la grossesse pourrait prolonger le temps de gestation et de parturition.
Grossesse : L’administration de doses complètes d’AAS pendant la grossesse doit en général être évitée, notamment au 3e trimestre. L’AAS peut modifier l’hémostase chez la mère et le fœtus, conduisant ainsi à un risque accru d’hémorragie. Parmi les autres effets possibles, on citera l’anémie et la prolongation du temps de gestation et d’accouchement chez la mère, ainsi qu’un retard de croissance intra-utérine ou une fermeture prématurée du canal artériel du fœtus.
Allaitement : De faibles quantités d’AAS ont été retrouvées dans le lait maternel. Étant donné les effets potentiels de l’AAS sur les nourrissons, la prudence s’impose lorsque l’AAS est administré pendant l’allaitement, surtout si la mère prend de fortes doses et suit un traitement prolongé
Diabétiques : Les diabétiques soumis conjointement à un traitement par des salicylates et des hypoglycémiants doivent faire l’objet d’une surveillance étroite et il pourrait être nécessaire de réduire la dose de l’hypoglycémiant sulfonyluré; les besoins en insuline peuvent changer.
Personnes âgées : Les patients âgés de plus de 65 ans ainsi que les patients fragilisés ou affaiblis sont plus sensibles que les autres à plusieurs effets indésirables de l’AAS, dont la toxicité gastro-intestinale. Il faut donc envisager d’utiliser des doses initiales plus faibles chez ces patients.
Chirurgie
Le traitement par l’AAS doit être interrompu au moins une semaine avant une chirurgie élective en raison de l’augmentation du risque de saignement.
EFFETS INDÉSIRABLES
pal-Pravastatin
Dans le cadre de sept études, randomisées, à double insu et contrôlées par placebo, réunissant plus de 21 500 patients traités par la pravastatine (n = 10 784) ou un placebo (n = 10 719), l’innocuité et la tolérabilité dans le groupe de la pravastatine étaient comparables à celles observées dans le groupe placebo. Plus de 19 000 patients ont fait l’objet d’un suivi d’une durée médiane de 4,8 à 5,9 années, tandis que les autres patients ont été suivis pendant au moins 2 ans.
Les effets indésirables cliniques, dont la relation avec le médicament est considérée comme probable, possible ou incertaine, survenus chez au moins 0,5 % des patients recevant la
pravastatine ou un placebo dans le cadre de ces essais de longue durée sur la morbidité/mortalité, sont présentés dans le tableau ci-dessous :
TABLEAU 1
| PRAVASTATINE (n = 10 784) % | PLACEBO (n = 10 719) % | |
Appareil cardiovasculaire Angine de poitrine Troubles du rythme cardiaque subjectifs Hypertension Œdème Infarctus du myocarde | 3,1 0,8 0,7 0,6 0,5 | 3,4 0,7 0,9 0,6 0,7 |
Appareil digestif Dyspepsie / brûlures d’estomac Nausées / vomissements Flatulence Constipation Diarrhée Douleurs abdominales Distension abdominale | 3,5 1,4 1,2 1,2 0,9 0,9 0,5 | 3,7 1,6 1,1 1,3 1,1 1,0 0,5 |
Système musculo-squelettique Douleurs musculo-squelettiques (y compris arthralgie) Crampes musculaires Myalgie Traumatisme musculo-squelettique | 5,9 2,0 1,4 0,5 | 5,7 1,8 1,4 0,3 |
Système nerveux Étourdissements Céphalées Troubles du sommeil Dépression Anxiété / nervosité Paresthésie Engourdissements | 2,2 1,9 1,0 1,0 1,0 0,9 0,5 | 2,1 1,8 0,9 1,0 1,2 0,9 0,4 |
Effets généraux Fatigue Douleurs thoraciques Gain pondéral Grippe | 3,4 2,6 0,6 0,6 | 3,3 2,6 0,7 0,5 |
L’un des cinq sens classiques Troubles de la vue (y compris vue brouillée) Trouble oculaire (y compris inflammation oculaire) Anomalie auditive (y compris acouphène et baisse de l’acuité auditive) Opacité du cristallin | 1,5 0,8 0,6 0,5 | 1,3 0,9 0,5 0,4 |
| PRAVASTATINE (n = 10 784) % | PLACEBO (n = 10 719) % | |
Effets dermatologiques Éruptions cutanées Prurit | 2,1 0,9 | 2,2 1,0 |
Système rénal / génito-urinaire Anomalies au niveau des voies urinaires (y compris dysurie et nycturie) | 1,0 | 0,8 |
Appareil respiratoire Dyspnée Infection des voies respiratoires supérieures Toux Troubles des sinus (y compris sinusite) Pharyngite | 1,6 1,3 1,0 0,8 0,5 | 1,6 1,3 1,0 0,8 0,6 |
Essais contrôlés de courte durée
Tous les effets indésirables cliniques (quelle que soit la cause attribuée à la réaction indésirable) signalés chez plus de 2 % des patients traités par la pravastatine, participant aux essais contrôlés par placebo d’une durée maximale de 4 mois, sont énumérés dans le tableau ci-dessous; ce tableau montre également le pourcentage de patients chez qui ces événements médicaux pourraient être directement ou possiblement reliés au médicament.
TABLEAU 2
Effets indésirables signalés chez > 2 % des patients recevant 10 à 40 mg de pravastatine lors des essais contrôlés par placebo de courte durée
Système de l’organisme /
effet indésirable
Tous les effets indésirables Effets indésirables attribuables au médicament à l’étude
Pravastatine
(n = 900)
% de patients
Placebo
(n = 411)
% de patients
Pravastatine
(n = 900)
% de patients
Placebo
(n = 411)
% de patients
Appareil cardiovasculaire
Douleurs thoraciques d’origine
cardiovasculaire 4,0 3,4 0,1 0,0
Effets dermatologiques
Éruptions cutanées 4,0* 1,1 1,3 0,9
Appareil digestif
Nausées / vomissements 7,3 7,1 2,9 3,4
Diarrhée 6,2 5,6 2,0 1,9
Douleurs abdominales 5,4 6,9 2,0 3,9
Constipation 4,0 7,1 2,4 5,1
Flatulence 3,3 3,6 2,7 3,4
Brûlures d’estomac 2,9 1,9 2,0 0,7
Effets généraux
Fatigue 3,8 3,4 1,9 1,0
Douleurs thoraciques 3,7 1,9 0,3 0,2
Grippe 2,4* 0,7 0,0 0,0
Système musculo-squelettique
Douleur localisée 10,0 9,0 1,4 1,5
Myalgie 2,7 1,0 0,6 0,0
Système nerveux
Céphalées 6,2 3,9 1,7* 0,2
Étourdissements 3,3 3,2 1,0 0,5
Système rénal / génito-urinaire
Anomalies au niveau des voies
urinaires 2,4 2,9 0,7 1,2
Appareil respiratoire
Rhume 7,0 6,3 0,0 0,0
Rhinite 4,0 4,1 0,1 0,0
Toux 2,6 1,7 0,1 0,0
* Différence statistiquement significative par rapport au placebo
Dans le cadre de deux études contrôlées, l’innocuité et la tolérabilité de la pravastatine à 80 mg, avec une exposition moyenne de 8,6 mois, étaient similaires à celles de la pravastatine administrée à plus faibles doses, sauf que 4 des 464 patients prenant 80 mg de pravastatine ont affiché une seule élévation des taux de créatine kinase dépassant 10 fois la limite supérieure de la normale, comparativement à 0 des 115 patients prenant 40 mg de pravastatine.
Programme de pharmacovigilance sur la pravastatine
Dans le cadre du programme de pharmacovigilance entrepris après la commercialisation du produit, les effets indésirables suivants ont été signalés dans de rares cas, indépendamment du lien de causalité avec la pravastatine :
Appareil cardiovasculaire :
Œdème de Quincke.
Système endocrinien :
Une augmentation de la glycémie à jeun et du taux d’HbA1C a été signalée chez des patients prenant pal-Pravastatin-ASA.
Appareil digestif :
Selles anormales, modification de l’appétit, cirrhose, accumulation de graisse dans le foie, hépatite et nécrose hépatique fulminante, hépatome, jaunisse (y compris ictère cholostatique), pancréatite.
Effets généraux :
Douleurs thoraciques (d’origine autre que cardiovasculaire), excès de fièvre, bouffées de chaleur, sudation, faiblesse.
Hypersensibilité :
Anaphylaxie, arthralgie, arthrite, asthénie, frissons, dermatomyosite, érythème polymorphe, augmentation de la vitesse de sédimentation globulaire, anémie hémolytique, malaise, positivité des anticorps antinucléaires, photosensibilité, polymyalgie, purpura rhumatoïde, syndrome de Stevens-Johnson, épidermolyse bulleuse toxique, vascularite.
Effets immunologiques :
Allergies.
Épreuves de laboratoire:
Des taux élevés de phosphatase alcaline et de y-glutamyl transpeptidase ont été signalés.
Système musculo-squelettique :
Myopathie, rhabdomyolyse.
Système nerveux :
Dysfonctionnement de nerfs crâniens particuliers (altération du goût, parésie faciale, altération du mouvement extra-oculaire), sautes d’humeur incluant la dépression, paresthésie, troubles de l’équilibre, paralysie du nerf périphérique, tremblements, vertiges et troubles du sommeil, y compris insomnie et cauchemars.
Des rapports de pharmacovigilance ont, dans de rares cas, fait état d’un déficit cognitif (p. ex., perte de mémoire, oublis, amnésie, trouble de la mémoire, confusion) associé à la prise de statines. Ces troubles cognitifs ont été signalés pour toutes les statines. Les cas signalés étaient généralement non graves et étaient réversibles après l’arrêt du traitement par la statine, et le délai précédant l’apparition des symptômes (entre 1 jour et plusieurs années) et leur résolution (période médiane de 3 semaines) était variable. Appareil respiratoire :
Maladie pulmonaire interstitielle : de très rares cas de maladie pulmonaire interstitielle ont été signalés, particulièrement dans le cadre d’un traitement à long terme. Si une maladie pulmonaire interstitielle est soupçonnée chez un patient, le traitement par la statine devrait être interrompu.
Système reproductif :
Gynécomastie, impuissance, modification de la libido, urticaire. Des cas de dysfonction érectile ont été signalés en association avec la prise de statines.
Effets dermatologiques :
Problèmes cutanés (sécheresse, dermatite, prurit, anomalies du cuir chevelu/cheveux).
L’un des cinq sens classiques :
Symptômes oculaires (y compris sécheresse, démangeaisons ou douleurs).
Autres:
On a aussi signalé les effets indésirables suivants lors de l’administration des autres statines : hépatite, ictère cholostatique, anorexie, troubles psychiques comprenant anxiété, hypospermie et hypersensibilité (voir MISES EN GARDE ET PRÉCAUTIONS).
pal-ASA EC
Appareil digestif (la fréquence et l’intensité de ces effets indésirables sont proportionnelles à la dose administrée) : nausées, vomissements, diarrhée, saignement gastro-intestinal et/ou ulcération, dyspepsie, brûlures d’estomac.
Ouïe : acouphène, vertiges, perte de l’acuité auditive.
Effets hématologiques : leucopénie, thrombocytopénie, purpura, anémie.
Effets dermatologiques et hypersensibilité : urticaire, œdème de Quincke, prurit, éruptions cutanées, asthme, anaphylaxie.
Divers : confusion mentale, somnolence, sudation, soif.
INTERACTIONS MÉDICAMENTEUSES
pal-Pravastatin
Interactions médicament-médicament
Chélateurs des acides biliaires : Les résultats préliminaires semblent indiquer que les effets hypocholestérolémiants de la pravastatine et des chélateurs des acides biliaires, de la cholestyramine et du colestipol sont additifs.
Lorsque la pravastatine a été administrée 1 heure avant ou 4 heures après la cholestyramine ou 1 heure avant le colestipol et un repas normal, on n’a constaté aucune réduction cliniquement significative de la biodisponibilité ou de l’effet thérapeutique. L’administration concomitante a entraîné une diminution d’environ 40 à 50 % de l’ASC moyenne de la pravastatine.
Autres régulateurs du métabolisme des lipides : Le gemfibrozil, l’acide nicotinique et le probucol ne modifient pas de façon statistiquement significative la biodisponibilité de la pravastatine. Toutefois, dans le cadre d’un essai clinique à échantillon limité, on a constaté une tendance vers une élévation de taux de CPK et la survenue de symptômes musculo-squelettiques chez des patients recevant en concomitance la pravastatine et le gemfibrozil. On ne possède aucune donnée provenant d’études cliniques portant sur l’association de la pravastatine et du probucol.
Des cas de myopathie, y compris la rhabdomyolyse, sont survenus chez des patients prenant un inhibiteur de l’HMG-CoA réductase associé à un dérivé de l’acide fibrique et à la niacine, notamment chez des sujets ayant une insuffisance rénale préexistante (voir MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires).
D’après le programme de pharmacovigilance mis en place après la commercialisation du produit, le gemfibrozil, le fénofibrate, d’autres fibrates et des doses de niacine (acide nicotinique) diminuant le niveau lipidique, pourraient accroître le risque de myopathie lorsqu’ils sont coadministrés avec les inhibiteurs de l’HMG-CoA réductase, probablement parce qu’ils peuvent provoquer une myopathie lorsqu’ils sont administrés en monothérapie (voir MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires). C’est pourquoi le traitement d’association doit être envisagé avec prudence.
Autre traitement concomitant : L’administration d’inhibiteurs de l’HMG-CoA réductase a été associée à une myopathie grave, y compris la rhabdomyolyse, dont la fréquence pourrait être
plus élevée lorsqu’ils sont administrés avec des médicaments inhibant le système enzymatique du cytochrome P450. Les données in vitro et in vivo indiquent que la pravastatine n’est pas métabolisée par l’isoenzyme 3A4 du cytochrome P450, du moins pas à un niveau cliniquement significatif, comme l’ont démontré des études portant sur des inhibiteurs connus de l’isoenzyme 3A4 du cytochrome P450.
Digoxine : L’administration concomitante de digoxine et d’autres inhibiteurs de l’HMG-CoA réductase s’est traduite par une hausse des concentrations de digoxine à l’état d’équilibre. On ignore les effets possibles de l’administration concomitante de la digoxine et de la pravastatine. Par mesure de précaution, les patients prenant de la digoxine doivent faire l’objet d’une surveillance étroite.
Antipyrine : On a utilisé l’antipyrine comme modèle de médicament métabolisé par les enzymes hépatiques microsomiales (système du cytochrome P450). La pravastatine n’a exercé aucun effet sur la pharmacocinétique de l’antipyrine.
Anticoagulants coumariniques : La pravastatine n’a exercé aucun effet cliniquement significatif sur le temps de prothrombine lorsqu’elle a été administrée dans le cadre d’une étude à des sujets âgés dont l’état avait été stabilisé par la warfarine.
Antiacides et cimétidine : En général, les antiacides (administrés 1 heure avant la pravastatine) diminuent la biodisponibilité de la pravastatine tandis que la cimétidine l’augmente. Ces modifications n’étaient pas statistiquement significatives. On ignore la portée clinique de ces interactions mais, si l’on en juge d’après l’interaction avec les aliments, elle doit être minime (voir PHARMACOLOGIE DÉTAILLÉE).
On ne possède aucune donnée sur l’interaction de la pravastatine avec l’érythromycine (voir MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires).
Bien que l’on n’ait mené aucune étude spécifique sur les interactions médicamenteuses au cours d’essais cliniques, aucune interaction médicamenteuse évidente n’a été signalée lors de l’ajout de la pravastatine à un traitement par des diurétiques, des antihypertenseurs, des inhibiteurs de l’enzyme de conversion de l’angiotensine, des inhibiteurs calciques ou de la nitroglycérine.
Propranolol : L’administration concomitante du propranolol et de la pravastatine a réduit les valeurs de l’ASC de respectivement 23 % et 16 %.
Cyclosporine : Dans le cadre d’une étude multicentrique, l’administration de la cyclosporine a fait augmenter de 5 fois les valeurs de l’ASC de la pravastatine. Il n’y a eu aucune accumulation de pravastatine après l’administration de doses multiples.
pal-ASA EC
Analgésiques : L’administration concomitante d’AAS et d’autres agents antipyrétiques-analgésiques tels que l’acétaminophène pendant de longues périodes peut être associée à une néphropathie attribuable aux analgésiques (nécrose médullaire rénale et inflammation tubulo-interstitielle).
Antiacides : L’utilisation chronique de fortes doses d’antiacides peut augmenter l’élimination rénale des salicylates par alcalinisation des urines.
Anticoagulants : L’administration concomitante d’AAS et d’anticoagulants augmente le risque de saignement. De fortes doses d’AAS peuvent augmenter l’hypoprothrombinémie induite par la warfarine; néanmoins, l’AAS est administré en concomitance avec la warfarine à certains patients porteurs de valvules prothétiques cardiaques ou souffrant de coronaropathie, avec une surveillance appropriée.
Anticonvulsivants : L’administration de fortes doses d’AAS peut augmenter les concentrations sériques de phénytoïne en inhibant le métabolisme de la phénytoïne. L’acide valproïque peut provoquer une hypoprothrombinémie et inhiber l’agrégation plaquettaire. L’usage concomitant d’AAS et d’acide valproïque peut faire augmenter les concentrations sériques d’acide valproïque et entraîner ainsi un risque accru de saignement.
Agents hypoglycémiants : L’AAS intensifie la réponse antihyperglycémique aux sulfonylurées, en particulier au chlorpropamide. De fortes doses d’AAS peuvent réduire le taux de glycémie, ce qui peut modifier les besoins en insuline chez les patients diabétiques.
Corticostéroïdes : Les corticostéroïdes peuvent abaisser les concentrations sériques des salicylates en augmentant leur excrétion. L’emploi concomitant peut également augmenter le risque d’effets indésirables gastro-intestinaux.
Ibuprofène : L’ibuprofène peut nuire à l’effet anti-plaquettaire de l’AAS à faible dose. La prise quotidienne et à long terme d’ibuprofène peut rendre l’AAS moins efficace lorsque celui-ci est administré dans une optique de protection cardiovasculaire et de prévention des AVC. Par conséquent, la prise concomitante d’ibuprofène et de pal-Pravastatin-ASA n’est pas recommandée. Les professionnels de la santé devraient informer leurs patients de l’utilisation occasionnelle appropriée de l’ibuprofène et de pal-Pravastatin-ASA.
Méthotrexate : L’administration concomitante d’AAS et de méthotrexate peut se traduire par une augmentation des taux sériques de méthotrexate, laquelle est principalement due à une compétition pour l’excrétion rénale.
Anti-inflammatoires non stéroïdiens (AINS) : L’utilisation concomitante d’AAS et d’AINS augmente le risque d’effets indésirables gastro-intestinaux sans apporter de bienfaits
thérapeutiques additionnels (voir aussi INTERACTIONS MÉDICAMENTEUSES, Ibuprofène).
Agents uricosuriques : L’AAS peut atténuer les effets uricosuriques de la sulfinpyrazone et du probénécide.
Effets du médicament observés au cours des épreuves de laboratoire : Temps de saignement : L’AAS peut prolonger le temps de saignement de 4 à 7 jours en raison de ses effets sur l’agrégation plaquettaire.
Épreuves de la fonction thyroïdienne : De fortes doses de salicylates peuvent augmenter la fixation de T3 sur la résine et diminuer la valeur des concentrations sériques de T3 et de T4 déterminées par dosage radio-immunologique. Les salicylates peuvent aussi modifier la sécrétion de la TSH induite par la TRH.
POSOLOGIE ET ADMINISTRATION
Pal-Pravastatin-ASA
Avant d’amorcer le traitement par la pravastatine sodique, les patients doivent suivre un régime alimentaire qui est au moins l’équivalent de la première étape du régime recommandé par l’American Heart Association (AHA). Ce régime doit être poursuivi tout au long du traitement. Dans les cas appropriés, il convient d’instaurer un programme de contrôle du poids et d’exercice physique.
La posologie doit être individualisée. Pal-Pravastatin-ASA n’est pas indiqué comme traitement de première intentiop Pal-Pravastatin-ASA.
La dose initiale recommandée de pal-Pravastatin est de 10 à 20 mg, une fois par jour. Si un patient présente une élévation marquée des taux sériques de cholestérol (c.-à-d. une hypercholestérolémie grave) (p. ex. taux de cholestérol total supérieur à 7,75 mmol/L [300 mg/dL]), la posologie initiale pourrait être de 40 mg par jour.
La dose quotidienne de pal-ASA EC est de un comprimé à 81 mg ou 162 mg ou un caplet à 325 mg, pris au coucher, avec ou sans aliments. À cause de la composante d’acide acétylsalicylique, la dose doit être prise avec un grand verre d'eau, à moins que l’apport liquidien du patient soit restreint.
Il faut surveiller périodiquement la lipidémie et ajuster la posologie selon la réponse du patient au traitement.
Il faut éviter d’administrer Pal-Pravastatin-ASA aux patients présentant une insuffisance hépatique ou rénale grave.
SURDOSAGE
En cas de surdose, communiquez immédiatement avec un professionnel de la santé, l’urgence d’un hôpital ou le centre antipoison de votre région, même en l’absence de symptômes.
pal-Pravastatin
On a signalé deux cas de surdosage par la pravastatine, ces cas étaient asymptomatiques et ne présentaient pas d’anomalies cliniques lors des épreuves de laboratoire.
En cas de surdosage, il faut recourir à un traitement visant à soulager les symptômes et comportant des mesures de soutien, puis instaurer un traitement approprié. Étant donné le peu d’expérience acquise à ce jour avec la pravastatine, aucun traitement spécifique du surdosage ne peut être recommandé. On ignore si la pravastatine et ses métabolites peuvent être éliminés par la dialyse.
pal-ASA EC
Symptômes :
Dans les cas de surdosage légers, les symptômes peuvent inclure : respiration rapide et profonde, nausées, vomissements, vertiges, acouphène, bouffées, sudation, soif et tachycardie. Dans les cas de surdosage plus graves, des troubles de l’équilibre acido-basique, comprenant l’alcalose respiratoire et l’acidose métabolique, peuvent se produire. Les cas graves peuvent provoquer de la fièvre, une hémorragie, de l’excitation, de la confusion, des convulsions ou le coma et l’insuffisance respiratoire.
Traitement :
Le traitement consiste à prévenir et à prendre en charge les troubles de l’équilibre acido-basique et hydro-électrolytique. L’élimination rénale est accélérée en augmentant le débit urinaire et par diurèse alcaline, mais dans ce cas il convient de prendre toutes les précautions nécessaires pour ne pas aggraver davantage l’acidose métabolique et l’hypokaliémie. L’acidémie doit être prévenue par l’administration de liquides appropriés contenant du sodium et du bicarbonate de sodium. L’hypoglycémie accompagne occasionnellement le surdosage de salicylates et peut être corrigée avec des solutions de glucose. Si une diathèse hémorragique est évidente, donner de la vitamine K. L’hémodialyse peut être utile dans les cas de troubles de l’équilibre acido-basique complexes, notamment en présence d’anomalie de la fonction rénale.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Pal-Pravastatin-ASA (acide acétylsalicylique à libération retardée et pravastatine sodique) a été conçu pour faciliter l’administration quotidienne de ses composants individuels, pal-ASA EC et pal-Pravastatin, lorsqu’ils sont utilisés en concomitance chez certains patients (voir INDICATIONS ET USAGE CLINIQUE et FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT). Pal-Pravastatin-ASA contient des comprimés de pal-ASA EC à 81 mg, 162 mg ou des caplets à 325 mg en doses quotidiennes individuelles conditionnés avec des comprimés de pal-Pravastatin dosés à 10 mg, 20 mg ou 40 mg pour administration orale.
pal-ASA EC (comprimés à 81 mg et à 162 mg) : L’inhibition de l’agrégation des plaquettes par l’AAS est attribuable à sa capacité d’interférer dans la production de thromboxane A2 dans les plaquettes. La thromboxane A2 est, en grande partie, responsable des propriétés agglutinantes des plaquettes.
pal-ASA EC (caplets à 325 mg) : L’acide acétylsalicylique a des propriétés analgésiques, antipyrétiques et anti-inflammatoires.
En présence d’une affection rhumatismale, la principale fonction de l’acide acétylsalicylique est de réduire l’intensité du processus inflammatoire, bien que les effets analgésiques et antipyrétiques du médicament soient également profitables. L’inhibition de la synthèse des prostaglandines pourrait jouer un rôle dans l’effet anti-inflammatoire de l’acide acétylsalicylique.
L’acide acétylsalicylique influe également sur la réaction d’aggrégation et de libération des plaquettes par l’inhibition de la synthèse des prostaglandines. La thromboxane A2 est un élément essentiel de l’aggrégation plaquettaire. L’acide acétylsalicylique empêche la formation de thromboxane A2 par l’acétylation de la cyclo-oxygénase plaquettaire. Cette inhibition de la synthèse des prostaglandines est irréversible et aura une incidence sur le fonctionnement des plaquettes pendant toute leur durée de vie.
L’enrobage entérosoluble résiste bien à la désagrégation dans des fluides aqueux dont le pH est inférieur à 3,5 pendant une période d’au moins 2 heures, et il peut se désagréger en 10 à 30 minutes dans des fluides aqueux dont le pH est d’au moins 5,5. Par conséquent, l’enrobage entérosoluble inhibe efficacement la libération d’acide acétylsalicylique dans l’estomac tout en permettant au comprimé de se dissoudre dans la partie supérieure de l’instestin grêle pour être absorbé à partir de la région du duodénum.
L’expérience clinique montre que l’acide acétylsalicylique à enrobage entérosoluble diminue, voire élimine les troubles gastriques dans le cadre d’un traitement à long terme par des doses élevées d’acide acétylsalicylique.
Données pharmacocinétiques
Comme les caplets d’acide acétylsalicylique à 325 mg sont entérosolubles, leurs effets pharmacologiques ne sont pas immédiats. La concentration sérique de salicylate atteint un pic de 6 à 8 heures après l’administration d’une dose unique par voie orale. Par conséquent, les caplets d’acide acétylsalicylique à 325 mg sont plus utiles dans le cadre d’une administration chronique
- en présence d’arthrite, par exemple – que pour le soulagement rapide de la douleur et de la fièvre.
La demi-vie plasmatique des concentrations de salicylate est dose-dépendante, de l’ordre de 3 à 6 heures à faibles doses (de 325 mg à 1,3 g) et de 15 à 30 heures à doses élevées.
Pravastatine sodique : La pravastatine sodique appartient à une classe de composés hypolipidémiants, appelés inhibiteurs de l’HMG-CoA réductase (statines) qui réduisent la synthèse biologique du cholestérol. Ces agents sont des inhibiteurs compétitifs de la 3-hydroxy-3-méthylglutaryl-coenzyme A (HMG-CoA) réductase. Cette enzyme catalyse la conversion de l’HMG-CoA en mévalonate, qui constitue une étape limitante survenant au début de la synthèse biologique du cholestérol. La pravastatine est isolée à partir d’une souche de Penicillium citrinum. Le principe actif est la forme hydroxy-acide.
La pravastatine exerce son effet hypolipidémiant de deux façons. Premièrement, par suite de l’inhibition réversible de l’activité de l’HMG-CoA réductase, la pravastatine réduit modérément l’accumulation du cholestérol intracellulaire, ce qui donne lieu à une augmentation du nombre des récepteurs des lipoprotéines de basse densité (LDL) sur la surface des cellules ainsi qu’une intensification du catabolisme à médiation par récepteurs et de la clairance des LDL en circulation. Deuxièmement, la pravastatine inhibe la production des LDL en inhibant la synthèse hépatique des lipoprotéines de très basse densité (VLDL), précurseurs des LDL. Des études épidémiologiques et cliniques ont montré que des taux élevés de cholestérol total (CT) et de cholestérol des lipoprotéines de basse densité (C-LDL) ainsi que des taux réduits de cholestérol des lipoprotéines de haute densité (C-HDL) étaient associés à un risque de coronaropathie. Ces anomalies du métabolisme des lipoprotéines sont considérées comme des facteurs importants qui contribuent au développement de cette maladie. D’autres facteurs, comme les interactions entre les lipides ou les lipoprotéines et l’endothélium, les plaquettes et les macrophages, pourraient également être responsables de la formation de l’athérosclérose et de ses complications chez l’humain.
Lors d’études cliniques prospectives de longue durée, le traitement efficace de l’hypercholestérolémie et de la dyslipidémie a été constamment associé à une réduction du risque de coronaropathie.
Le traitement par la pravastatine a entraîné une réduction des taux sanguins de CT et de C-LDL et d’apolipoprotéines B, et une diminution modeste des taux de C-VLDL et de triglycérides (TG) tout en produisant des augmentations d’importance variable des taux de C-HDL et d’apolipoprotéines A. Les résultats d’études cliniques permettent de penser que l’effet de la
pravastatine sur la réduction des événements cliniques semble inclure la modification des taux de cholestérol et de certains mécanismes secondaires.
La pravastatine possède des caractéristiques pharmacocinétiques complexes (voir la section PHARMACOLOGIE DÉTAILÉE).
Une étude comparative de biodisponibilité visant à évaluer le profil pharmacocinétique et la bioéquivalence des comprimés de pal-Pravastatin dosés à 40 mg comparativement à ceux de la préparation de référence, à savoir les comprimés de PravacholMC à 40 mg (Squibb Canada Division Bristol-Myers Squibb Canada Inc.), a été menée auprès de 18 sujets volontaires dans des conditions de jeûne. Les résultats sont résumés dans le tableau ci-dessous.
| TABLEAU 3. RÉSUMÉ DES DONNÉES COMPARATIVEs DE BIODISPONIBILITÉ | ||
| Comprimés de pal-Pravastatin à 40 mg | ||
| versus | ||
| comprimés de PravacholMC (Squibb Canada Inc.) à 40 mg | ||
| ( dose unique de 40 mg - 1 x 40 mg) | ||
| D’après des données mesurées, non corrigées pour l’activité du médicament | ||
| Moyenne géométrique | ||
| Moyenne arithmétique (% de CV) |
| PARAMÈTRE | TEST | RÉFÉRENCE | RAPPORT DES MOYENNES GÉOMÉTRIQUES EN % |
ASCT (ng.h/mL) | 174,454 188,395 (42,6) | 169,723 187,090 (46,4) | 102,79 |
ASCI (ng.h/mL) | 176,282 189,998 (42,1) | 171,621 188,883 (46,0) | 102,72 |
Cmax (ng/mL) | 76,994 85,435 (44,6) | 75,308 90,119 (60,9) | 102,24 |
| Tmax* (h) | 1,08 (33,6) | 1,07 (48,0) | --- |
| T½* (h) | 2,46 (29,9) | 2,61 (33,7) | --- |
*Le Tmax et la T½ sont exprimés sous forme d’une moyenne arithmétique (% de CV).
ENTREPOSAGE ET STABILITÉ
Pal-Pravastatin-ASA doit être conservé à une température ambiante (entre 15 et 30 ºC), à l’abri de l’humidité et de la lumière.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
pal-Pravastatin-ASA
Pal-Pravastatin-ASA est offert dans des boîtes renfermant 30 comprimés de pal-ASA EC à 81 mg, à 162 mg ou 30 caplets de pal-ASA EC à 325 mg conditionnés avec 30 comprimés de pal-Pravastatin à 10 mg, 20 mg ou 40 mg. Étant donné que les comprimés de pal-Pravastatin sont présentés en plaquettes alvéolées d’aluminium usiné à froid et que les comprimés d’acide acétylsalicylique (AAS) sont présentés en plaquettes alvéolées de PVC/aluminium, les deux produits seront présentés dans deux panneaux à code de couleur distinct, l’un à côté de l’autre. Chaque duo pratique de Pal-Pravastatin-ASA contient 3 pochettes séparées, chacune d’elle renfermant : 10 comprimés de pal-Pravastatin dans une plaquette alvéolée d’aluminium usiné à froid sur le panneau gauche de couleur bleue, et 10 comprimés d’AAS dans une plaquette alvéolée de PVC/aluminium sur le panneau droit de couleur rouge.
pal-Pravastatin
pal-Pravastatin (pravastatine) 10 mg : Les comprimés pour administration orale sont biconvexes, de couleur rose à pêche, de forme rectangulaire aux coins arrondis et contiennent, imprimée en creux, la mention “Paladin” d’un côté et “P 10” de l’autre. Chaque comprimé contient 10 mg de pravastatine sodique comme ingrédient actif, les ingrédients non médicinaux étant : dioxyde de silicium colloïdal, croscarmellose sodique, phosphate bi-calcique, oxyde rouge de fer IC07470 no 30, lactose monohydrate séché par atomisation, stéarate de magnésium, cellulose microcristalline, polyéthylèneglycol, et pyrrolidone/copolymère d’acétate de vinyle. Disponible en plaquette alvéolée de 10 comprimés.
pal-Pravastatin (pravastatine) 20 mg : Les comprimés pour administration orale sont biconvexes, de couleur jaune, de forme rectangulaire aux coins arrondis et contiennent, imprimée en creux, la mention “Paladin” d’un côté et “P 20” de l’autre. Chaque comprimé contient 20 mg de pravastatine sodique comme ingrédient actif, les ingrédients non médicinaux étant : dioxyde de silicium colloïdal, croscarmellose sodique, phosphate bi-calcique, oxyde jaune de fer IC07434 n° 10, lactose monohydrate séché par atomisation, stéarate de magnésium, cellulose microcristalline, polyéthylèneglycol, et pyrrolidone/ copolymère d’acétate de vinyle. Disponible en plaquette alvéolée de 10 comprimés.
pal-Pravastatin (pravastatine) 40 mg : Les comprimés pour administration orale sont biconvexes, de couleur verte, de forme rectangulaire aux coins arrondis et contiennent, imprimée en creux, la mention “Paladin” d’un côté et “P 40” de l’autre. Chaque comprimé contient 40 mg de pravastatine sodique comme ingrédient actif, les ingrédients non médicinaux étant : dioxyde de silicium colloïdal, croscarmellose sodique, phosphate bi-calcique, laque verte en mélange LB-451, lactose monohydrate séché par atomisation, stéarate de magnésium, cellulose microcristalline, polyéthylèneglycol, et pyrrolidone/copolymère d’acétate de vinyle. Disponible en plaquette alvéolée de 10 comprimés.
pal-ASA EC
pal-ASA EC : Un comprimé blanc à blanc cassé, entérosuble, rond, renferme 81 mg (81 mg) d’acide acétylsalicylique comme principe actif.
Ingrédients non médicinaux (par ordre alphabétique) : acétate phtalate de polyvinyle, acide stéarique purifié, alginate de sodium, amidon prégélatinisé, bicarbonate de sodium, cire de carnauba, citrate d’éthyle, dioxyde de silicium colloïdal, dioxyde de titane, hydroxypropylméthyl cellulose, lactose anhydre, méthylcellulose, polydextrose, polydiméthylsiloxane, polyéthylèneglycol, polyéthylèneglycol tristéarate de sorbitan, silice méthylée, talc.
pal-ASA EC : Un comprimé blanc entérosoluble en forme de caplet, renferme 162 mg (162 mg) d’acide acétylsalicylique comme principe actif.
Ingrédients non médicinaux (par ordre alphabétique) : acétate phtalate de polyvinyle, acide stéarique purifié, alginate de sodium, amidon prégélatinisé, bicarbonate de sodium, cire de carnauba, citrate d’éthyle, dioxyde de silicium colloïdal, dioxyde de titane, hydroxypropylméthyl cellulose, lactose anhydre, méthylcellulose, polydextrose, polydiméthylsiloxane, polyéthylèneglycol, polyéthylèneglycol tristéarate de sorbitan, silice méthylée, talc.
325 mg Un caplet jaune entérosoluble en forme de capsule recouvert d’une pellicule renferme 325 mg d’acide acétylsalicylique comme principe actif. Ingrédients non médicinaux (par ordre alphabétique) : alcool polyvinylique, amidon de maïs, bicarbonate de sodium, cellulose microcristalline, citrate d’éthyle, copolymère d’acide méthacrylique de type C, dioxyde de titane, eau, gomme de guar, huile végétale hydrogénée type I, lécithine, méthylcellulose, oxyde de fer jaune, polyéthylèneglycol tristéarate de sorbitan, polydiméthylsiloxane, silice colloïdale anhydre, silice méthylée, sulfate sodique de lauryle, talc.
PARTIE II : INFORMATION SCIENTIFIQUE
RENSEIGNEMENTS PHARMACEUTIQUES
pal-Pravastatin
Substance médicamenteuse
Dénomination commune : pravastatine sodique
Nom chimique : La pravastatine sodique est connue sous le nom chimique suivant : [1S-[1α(βS*,δS*)2α,6α,8β(R*),8aα]]-1,2,6,7,8,8a-hexahydro-β,δ,6-trihydroxy-2-méthyl-8-(2-méthyl-1-oxobutoxy)-1-naphtalèneheptanoate de monosodium.
Formule empirique : C23 H35 O7 Na
Formule développée :
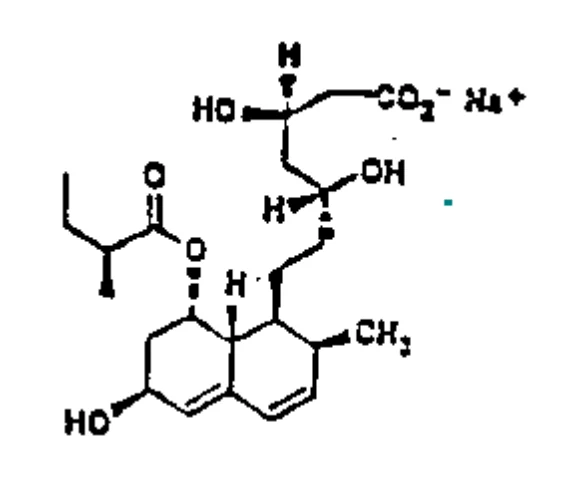
Masse moléculaire : 446,52
Description : La pravastatine est une poudre cristalline hygroscopique blanc à blanc cassé, soluble dans l’eau, le méthanol et l’alcool éthylique, légèrement soluble dans l’alcool isopropylique et pratiquement insoluble dans l’acétone, l’acétonitrile, le chloroforme, l’acétate d'éthyle et l’éther.
pal-ASA EC
Substance médicamenteuse
Dénomination commune : acide acétylsalicylique
Noms chimiques: acide 2-(acétyloxy) benzoïque; acétate de l’acide salicylique.
Formule développée :
Formule empirique : C9H8O4
Masse moléculaire : 180,16
Description : Granules blanches, habituellement de forme tabulaire ou aciculaire, ou poudre cristalline blanche. Inodore ou odeur légère.
Solubilité : Légèrement soluble dans l’eau, librement soluble dans l’alcool;
soluble dans le chloroforme et l’éther; modérément soluble dans l’éther absolu.
Valeur pK (25 °C) : 3,49
Point de fusion : 135 °C (chauffage rapide)
O
O
O
CH3 OH
ESSAIS CLINIQUES
pal-Pravastatin
Hypercholestérolémie
La pravastatine sodique est hautement efficace pour réduire le cholestérol total et le cholestérol LDL dans les cas d’hypercholestérolémie primaire. On a noté une réponse marquée après une semaine de traitement, et la réponse maximale au traitement est habituellement atteinte après quatre semaines de traitement et se maintient durant un traitement prolongé. De plus, la pravastatine est efficace pour réduire la progression d’athérosclérose ainsi que le risque d’événements coronariens, pour réduire la mortalité totale, diminuer le nombre de décès attribuables à une coronaropathie, et réduire l’incidence d’accident vasculaire cérébral chez les patients hypercholestérolémiques atteints d’une maladie cardiovasculaire athéroscléreuse. La pravastatine s’est également avérée efficace pour réduire le risque de décès par coronaropathie (infarctus du myocarde d’issue fatale et mort soudaine) plus un infarctus du myocarde d’issue non fatale sans augmentation des décès d’origine non cardiovasculaire chez des patients hypercholestérolémiques n’ayant pas eu d’antécédents d’infarctus du myocarde. La réduction du risque est manifeste 6 mois après le début du traitement (voir Figure 1).
Des doses quotidiennes uniques de pravastatine sont efficaces. Comme le montre le tableau ci-dessous, les effets de réduction du cholestérol total et du C-LDL sont les mêmes, que la pravastatine soit administrée en doses uniques ou en doses fractionnées (2 fois par jour). L’administration uniquotidienne le soir semble être légèrement plus efficace que l’administration uniquotidienne le matin, peut-être en raison du fait que le cholestérol hépatique est synthétisé principalement la nuit.
Voici les résultats d’une étude multicentrique, à double insu, comparant la réponse au traitement entre le placebo et la pravastatine, administrés à des groupes parallèles de patients pendant 8 semaines :
TABLEAU 4
Administration uniquotidienne versus administration biquotidienne*
| Pravastatine | N | Cholestérol total | C-LDL | C-HDL | TG |
| 40 mg le matin | 41 |
|
| + 4 % |
|
| 40 mg le soir | 33 |
|
| + 8 % |
|
| 20 mg, 2 fois/jour | 44 |
|
| + 8 % |
|
* Les doses du soir étaient administrées au moins 3 heures après le repas du soir. Les doses du matin étaient administrées au moins 1 heure avant le petit déjeuner.
Patients atteints d’hypercholestérolémie primaire (71 % pour l’hypercholestérolémie familiale ou familiale combinée, 29 % pour l’hypercholestérolémie non familiale).
Taux initial moyen de C-LDL = 6,34 mmol/L (245,4 mg/dL).
Dans le cadre d’études multicentriques et à double insu portant sur des patients atteints d’hypercholestérolémie primaire, la pravastatine administrée en doses quotidiennes allant de 5 mg à 80 mg à plus de 1100 patients a été comparée au placebo. La pravastatine a réduit significativement le cholestérol total (CT) et le taux de C-LDL, ainsi que les ratios CT/C-HDL et C-LDL/C-HDL. En outre, la pravastatine a entraîné une légère augmentation du taux de C-HDL et une réduction du C-VLDL et des taux plasmatiques de TG.
Les effets dose-réponse sur les lipides évalués lors de deux études après 8 semaines de traitement par la pravastatine administrée à raison de une ou deux fois par jour, sont illustrés dans les tableaux ci-dessous.
TABLEAU 5
Résultats des effets dose-réponse* (Administration uniquotidienne au coucher)
| Pravastatine | N | Cholestérol total | C-LDL | C-HDL | TG |
| 5 mg, 1 fois/jour | 16 |
|
| + 5 % |
|
| 10 mg, 1 fois/jour | 18 |
|
| + 7 % |
|
| 20 mg, 1 fois/jour | 19 |
|
| + 2 % |
|
| 40 mg, 1 fois/jour | 18 |
|
| + 12 % |
|
* Patients atteints d’hypercholestérolémie primaire (28 % pour l’hypercholestérolémie familiale ou familiale combinée, 72 % pour l’hypercholestérolémie non familiale).
Taux initial moyen de C-LDL = 5,68 mmol/L (219,6 mg/dL).
TABLEAU 6
Résultats des effets dose-réponse*
(Administration biquotidienne)
| Pravastatine | N | Cholestérol total | C-LDL | C-HDL | TG |
| 5 mg, 2 fois/jour | 59 |
|
| + 7 % |
|
| 10 mg, 2 fois/jour | 53 |
|
| + 6 % |
|
| 20 mg, 2 fois/jour | 56 |
|
| + 5 % |
|
* Patients atteints d’hypercholestérolémie primaire (70 % pour l’hypercholestérolémie familiale ou familiale combinée, 30 % pour l’hypercholestérolémie non familiale).
Taux initial moyen de C-LDL = 6,06 mmol/L (234,5 mg/dL).
La pravastatine est également efficace lorsqu’elle est administrée en association avec une résine fixatrice des acides biliaires. Dans une étude évaluant l’administration de la pravastatine en monothérapie ou en association avec de la cholestyramine, on a observé des réductions marquées du taux de C-LDL. De plus, la pravastatine a modéré la hausse des taux de TG observée avec la cholestyramine administrée seule. (Les résultats de l’étude figurant dans le tableau ci-dessous doivent être interprétés dans le contexte d’un taux exceptionnellement élevé d’adhésion des patients au traitement par la résine fixatrice des acides biliaires [70 % de patients prenaient 20 ou 24 g par jour].)
TABLEAU 7
Comparaison avec la résine cholestyramine*
| N | Cholestérol total | C-LDL | C-HDL | TG | |||
| Pravastatine | |||||||
| 20 mg, 2 fois/jour | 49 |
|
| + 6 % |
| ||
| 40 mg, 2 fois/jour | 52 |
|
| + 5 % |
| ||
| Résine seule** | 41 |
|
| + 2 % | + 16 % | ||
| Association | |||||||
20 mg, 2 fois/jour et résine** | 49 |
|
| + 5 % |
| ||
* Patients atteints d’hypercholestérolémie primaire (68 % pour l’hypercholestérolémie familiale ou familiale combinée; 32 % pour l’hypercholestérolémie non familiale).
Taux initial moyen de C-LDL = 6,09 mmol/L (235,3 mg/dL).
** La dose de résine utilisée dans l’étude était établie à 24 g.
Prévention primaire des événements coronariens
La pravastatine s’est avérée efficace pour réduire le risque de décès par coronaropathie et d’infarctus du myocarde d’issue non fatale chez des patients hypercholestérolémiques n’ayant pas d’antécédents d’infarctus du myocarde.
Dans l’étude West of Scotland (WOS), on a évalué l’effet du traitement par la pravastatine sur la coronaropathie d’issue fatale ou non fatale chez 6595 patients. La population de patients se composait d’hommes âgés de 45 à 64 ans, n’ayant pas d’antécédents d’infarctus du myocarde, et présentant des taux de C-LDL compris entre 4 et 6,7 mmol/L (entre 156 et 254 mg/dL). Dans le cadre de cette étude randomisée, à double insu et contrôlée par placebo, les patients recevaient des soins standards, dont des recommandations alimentaires, ainsi que 40 mg par jour de pravastatine (n = 3302) ou un placebo (n = 3293) pendant une durée médiane de 4,8 années.
La pravastatine a réduit de façon significative – 31 % – le risque de décès par coronaropathie et d’infarctus du myocarde d’issue non fatale (248 patients) dans le groupe prenant le placebo [décès par coronaropathie = 44, infarctus du myocarde d’issue non fatale = 204] par rapport à 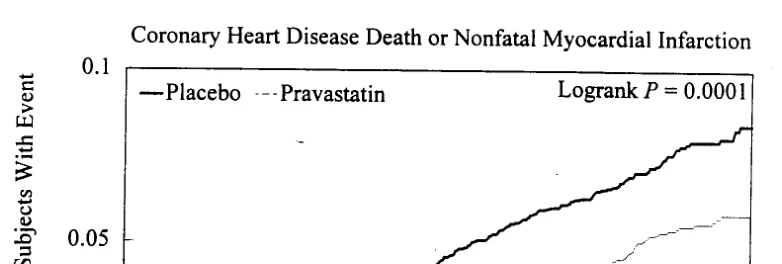
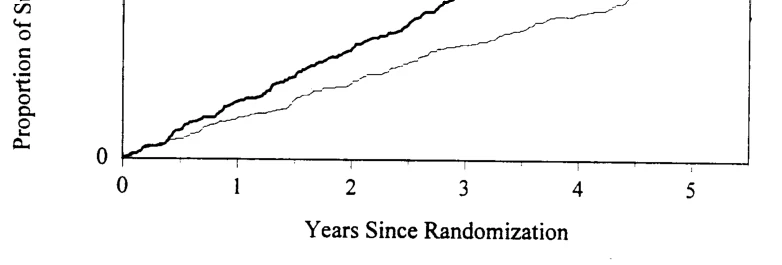
174 patients dans le groupe de la pravastatine [décès par coronaropathie = 31, infarctus du myocarde d’issue non fatale = 143], p = 0,0001). Comme l’illustre la figure ci-dessous, la divergence dans les courbes des taux cumulatifs d’épisodes cardiovasculaires pour ce paramètre a été manifeste après 6 mois de traitement. Cette réduction était similaire et significative pour tous les taux initiaux de cholestérol LDL, la réduction du risque étant de 37 % pour le cholestérol LDL dont le taux se situait entre 4 et 4,8 mmol/L (entre 156 et 188 mg/dL) (p = 0,003) et de 27 % pour le cholestérol LDL dont le taux se situait entre 4,9 et 6,7 mmol/L (entre 189 et 254 mg/dL) (p = 0,03). Cette réduction a également été similaire et significative dans tous les groupes d’âge évalués, la réduction du risque étant de 40 % chez les patients âgés de moins de 55 ans (p = 0,002) et de 27 % chez les patients âgés de 55 ans et plus (p = 0,009).
Figure 1. Traduction des termes de la Figure 1
Coronary Heart Disease Death or Nonfatal Myocardial Infarction = Décès par coronaropathie ou infarctus du myocarde d’issue non fatale
Pravastatin = Pravastatine
Years since Randomization = Années écoulées depuis la randomisation
Proportion of subjects with event = Proportion des patients ayant présenté un événement
Le taux de décès total par maladie cardiovasculaire a diminué de 32 % (73 vs 50, p = 0,03) et le taux de mortalité global de 22 % (135 vs 106, p = 0,051). On n’a constaté aucune différence statistiquement significative entre les groupes de traitement en termes de mortalité attribuable à une cause non cardiovasculaire, y compris les décès par cancer. La pravastatine a également diminué le risque de recourir à des interventions de revascularisation du myocarde (réduction de 37 % des interventions de pontage aorto-coronarien par greffe ou angioplastie coronarienne) (80 vs 51 patients, p = 0,009) et de 31 % celui de recourir à des angiographies coronariennes (128 vs 90, p = 0,007).
Prévention secondaire des événements cardiovasculaires
La pravastatine s’est avérée efficace pour réduire le risque de mortalité totale, de décès par coronaropathie, d’épisodes coronariens récurrents (dont l’infarctus du myocarde), la fréquence des accidents vasculaires cérébraux ou d’accès ischémiques transitoires cérébraux, ainsi que pour diminuer le besoin de recourir à des interventions de revascularisation du myocarde et à l’hospitalisation chez les patients ayant des antécédents d’infarctus du myocarde ou d’angine de poitrine instable.
Dans l’étude Long-Term Intervention with Pravastatin in Ischemic Disease (LIPID), l’effet de la pravastatine administrée à raison de 40 mg par jour a été évalué chez 9014 hommes et femmes affichant des taux sériques de cholestérol normaux à élevés (taux initial de cholestérol total = 155 - 271 mg/dL [4,0 - 7,0 mmol/L]; taux médian de cholestérol total = 218 mg/dL [5,66 mmol/L]; taux médian de C-LDL = 150 mg/dL [3,88 mmol/L]), et qui avaient eu un infarctus du myocarde ou avaient été hospitalisés pour une angine de poitrine instable au cours des 3 à 36 mois précédents. Les patients présentant des taux initiaux de triglycérides à gamme étendue (443 mg/dL [5,0 mmol/L]) étaient inclus dans l’étude et le recrutement ne se limitait pas aux taux initiaux de C-HDL. Au début de l’étude, 82 % des patients recevaient de l’acide acétylsalicylique, 47 % des agents bêta-bloquants et 76 % des médicaments antihypertenseurs. Les patients ont participé à cette étude multicentrique, à double insu et contrôlée par placebo pendant une durée moyenne de 5,6 années (médiane = 5,9 années).
Le traitement par la pravastatine a réduit de façon significative, soit de 24 %, le risque de décès par coronaropathie (p = 0,0004). Le risque d’événements coronariens (décès par coronaropathie ou infarctus du myocarde d’issue non fatale) a été réduit de façon significative, soit de 24 % (p < 0,0001) dans le groupe de patients traités par la pravastatine. Le risque d’infarctus d’issue fatale ou non fatale a diminué de 29 % (p < 0,0001). La pravastatine a réduit à la fois le risque de mortalité totale de 23 % (p < 0,0001) et de mortalité cardiovasculaire de 25 % (p < 0,0001). Le besoin de recourir à des interventions de revascularisation du myocarde (intervention de pontage aorto-coronarien par greffe ou angioplastie coronarienne transluminale percutanée) a diminué de façon significative, soit de 20 % (p < 0,0001), dans le groupe de patients traités par la pravastatine. La pravastatine a aussi réduit significativement le risque d’accidents vasculaires cérébraux de 19 % (p = 0,0477). Le traitement par la pravastatine a diminué de façon significative, soit de 15 %, le nombre de jours d’hospitalisation par 100 années-patients de suivi (p < 0,001). L’effet de la pravastatine sur la réduction des événements coronariens était constant peu importe l’âge, le sexe, ou l’état diabétique des patients. Parmi les patients admissibles à l’étude qui avaient des antécédents d’infarctus du myocarde, la pravastatine a réduit de façon significative le risque de mortalité totale et d’infarctus du myocarde d’issue fatale ou non fatale (réduction du risque de mortalité totale = 21 %, p = 0,0016; réduction du risque d’infarctus du myocarde d’issue fatale ou non fatale = 25 %, p = 0,0008). Parmi les patients admissibles à l’étude qui avaient déjà été hospitalisés pour une angine de poitrine instable, la pravastatine a diminué significativement le risque de mortalité totale et d’infarctus du myocarde d’issue fatale ou non fatale (réduction du risque de mortalité totale = 26 %, p = 0,0035; réduction du risque d’infarctus du myocarde d’issue fatale ou non fatale = 37 %, p = 0,0003).
Dans le cadre de l’étude Cholesterol and Recurrent Events (CARE), l’effet de la pravastatine, administrée à raison de 40 mg par jour, sur le nombre de décès par coronaropathie et d’infarctus du myocarde d’issue non fatale, a été évalué chez 4 159 hommes et femmes affichant des taux sériques de cholestérol normaux (taux initial moyen de cholestérol = 209 mg/dL [5,4 mmol/L]), et qui avaient eu un infarctus du myocarde au cours des 3 à 20 mois précédents. Au début de l’étude, 83 % des patients recevaient de l’acide acétylsalicylique, 55 % avaient subi un pontage aorto-coronarien par greffe ou une angioplastie coronarienne transluminale percutanée, 40 % prenaient des agents bêta-bloquants, et 82 % des médicaments antihypertenseurs. Les patients ont participé à cette étude à double insu et contrôlée par placebo pendant une durée moyenne de 4,9 années. Le traitement par la pravastatine a réduit de façon significative, soit de 24 %, le taux de manifestation d’un épisode coronarien récurrent (décès par coronaropathie ou infarctus du myocarde d’issue non fatale) (274 patients ayant présenté un événement coronarien [13,3 %] dans le groupe placebo contre 212 patients [10,4 %] dans le groupe de la pravastatine, p = 0,003). La réduction du risque pour ce paramètre combiné était significative tant chez les hommes que chez les femmes; chez les femmes, la réduction du risque se chiffrait à 43 % (p = 0,033). Le besoin de recourir à des interventions de revascularisation (pontage aorto-coronarien par greffe ou une angioplastie coronarienne transluminale percutanée) avait diminué de façon significative, soit de 27 % (p < 0,001), dans le groupe de patients traités par la pravastatine (391 [19,6 %] vs 294 [14,2 %] patients). La pravastatine a également réduit le risque d’accidents vasculaires cérébraux de 32 % (p = 0,032), et d’AVC ou d’accès ischémiques transitoires cérébraux combinés de 26 % (124 [6,3 %] vs 93 [4,7 %] patients, p = 0,025).
Progression de l’athérosclérose
Dans deux études contrôlées [PLAC I, PLAC II] menées auprès de patients atteints d’hypercholestérolémie modérée et de maladie cardiovasculaire athéroscléreuse, la pravastatine était efficace pour ralentir la progression de l’athérosclérose comme le confirment les résultats de l’angiographie quantitative et de l’échographie en mode B. Cet effet pourrait être associé à une amélioration des paramètres coronariens (infarctus du myocarde d’issue fatale ou non fatale). On n’a décelé aucune différence pour ce qui est du taux de mortalité total au cours de la période de traitement à double insu de 3 ans.
Dans l’étude PLAC I (Pravastatin Limitation of Atherosclerosis in the Coronary Arteries), une étude multicentrique, randomisée et contrôlée par placebo d’une durée de 3 ans, réunissant 408 patients atteints d’hypercholestérolémie modérée (taux initial du C-LDL = 3,37 – 4,92 mmol/L (130-190 mg/dL)) et de coronaropathie, le traitement par la pravastatine a réduit le taux de rétrécissement du diamètre de la lumière des artères coronaires tel que mis en évidence par angiographie quantitative. Les analyses des événements cardiovasculaires cliniques ont montré un effet favorable du traitement de la pravastatine sur les événements survenus > 90 jours après la randomisation, ainsi que sur les événements survenus au moment de la randomisation. Cet effet n’a pas été accompagné par une amélioration du taux de mortalité total. Dans l’étude PLAC II (Pravastatin Lipids and Atherosclerosis in the Carotid Arteries), une étude contrôlée par placebo d’une durée de 3 ans portant sur 151 patients atteints d’hypercholestérolémie modérée (taux initial de C-LDL = 3,76 – 4,92 mmol/L (145-190 mg/dL)) et d’athérosclérose coronarienne et carotidienne, le traitement par la pravastatine a réduit de façon significative le
taux de progression de l’athérosclérose dans l’artère carotide commune, tel que mesuré par échographie en mode B. Le taux de progression de l’épaisseur intima-média maximale moyenne n’avait pas diminué de façon significative. On a observé une réduction de l’incidence des événements coronariens qui se situait à la limite de la significativité. On n’a décelé aucune différence pour ce qui est du taux de mortalité total au cours de la période de traitement à double insu de 3 ans.
Greffe d’organe
Aucun cas de myopathie n’a été signalé lors des essais cliniques réunissant en tout 100 patients ayant subi une greffe d’organe (76 greffes de cœur et 24 greffes de rein) qui avaient pris pendant deux ans de la pravastatine (10 - 40 mg) et de la cyclosporine en concomitance; certains de ces patients avaient aussi reçu d’autres immunosuppresseurs. De plus, lors des essais cliniques portant sur un petit nombre de patients traités par la pravastatine en association avec la niacine, aucun cas de myopathie n’a été rapporté.
pal-ASA EC
Effet anti-inflammatoire
Les composants de l’action anti-inflammatoire des salicylates sont la résistance capillaire accrue, réduisant ainsi la fuite capillaire en réponse aux toxines locales, l’interférence avec la production d’enzymes lysosomiales destructrices de tissus et l’inhibition de la synthèse des composés de la prostaglandine E connus pour être des médiateurs puissants du processus inflammatoire. En plus d’interférer dans la synthèse des prostaglandines, l’AAS intervient également dans l’activation des lymphocytes et la production des lymphokines. Les lymphokines sont sécrétées par des lymphocytes d’origine thymique activés, lesquels sont présents en grande quantité dans les tissus inflammatoires de patients souffrant de la polyarthrite rhumatoïde. Elles provoquent une perméabilité vasculaire accrue et une chimiotaxie des leucocytes, activent les macrophages et stimulent la réplication de l’ADN des lymphocytes. Elles induisent aussi la libération des enzymes lysosomiales destructrices de tissus et des prostaglandines. Les prostaglandines, quant à elles, en plus de causer de nombreux symptômes inflammatoires, agissent également à titre de mécanisme de rétroaction négative puissant en inhibant la production de lymphokines. Une analyse approfondie des effets de l’AAS sur l’axe lymphocyte-macrophage dans les cas d’inflammation a récemment été publiée.
Effets sur les plaquettes : lien avec l’hémostase et la thrombose
Les plaquettes jouent un rôle important dans le processus normal d’hémostase, et les données expérimentales et pathologiques en milieu clinique indiquent que leur agrégation pourrait jouer un rôle tout aussi important dans l’évolution de toute une série d’états pathologiques, notamment les maladies cérébrovasculaires, l’insuffisance coronarienne et l’infarctus du myocarde. pal-ASA EC 81mg et pal-ASA EC 162 mg inhibent l’agrégation plaquettaire par l’acétylation irréversible de la cyclo-oxygénase dans les plaquettes, bloquant ainsi la production de prostaglandines endopéroxides PGG2 et PGH2 qui sont des précurseurs du principal élément d’agrégation
plaquettaire, la thromboxane A2, qui est également un puissant vasoconstricteur. Cependant, pal-ASA EC 81 mg et pal-ASA EC 162 mg ne permettent pas de prévenir l’adhésion des plaquettes aux parois vasculaires lésées ni la libération de granules provenant de ces plaquettes adhérentes. Étant donné que les plaquettes anucléées ne sont pas capables de synthétiser de nouvelles molécules enzymatiques en vue de remplacer celles qui ont été inactivées, l’inhibition de l’agrégation des plaquettes produite par pal-ASA EC 81 mg et pal-ASA EC 162 mg persiste donc pendant toute la durée de vie des plaquettes.
L’administration quotidienne de 20 à 40 mg d’AAS à des sujets volontaires a réduit la production de thromboxane dans les plaquettes, mais n’a entraîné qu’une inhibition partielle de l’agrégation plaquettaire. Lorsqu’il a été administré à des patients récupérant d’un infarctus du myocarde, l’AAS dosé à 50 mg par jour a eu les mêmes effets sur la production de thromboxane, l’agrégation plaquettaire et le temps de saignement qu’une dose d’AAS de 324 mg par jour. D’autres études montrent que des doses d’AAS allant de 40 à 325 mg par jour ont inhibé la production de thromboxane d’au moins 80 %, mais que la dose d’AAS de 80 mg par jour représentait la plus faible dose requise pour l’inhibition maximale cumulative de la fonction thrombocytaire. L’effet protecteur de l’AAS contre la thrombose ou l’athérosclérose induite dans un contexte expérimental a été démontré chez plusieurs modèles animaux.
En plus d’inhiber la biosynthèse de la thromboxane A2 par les plaquettes, l’AAS interfère également dans la production de prostacycline (PGI2) par les cellules endothéliales vasculaires, les prostaglandines endopéroxides mentionnées ci-dessus étant des précurseurs courants de la thromboxane A2 et de la prostacycline. La prostacycline est l’un des plus puissants anti-agrégants plaquettaires et vasodilatateurs; il semblerait donc que l’interférence avec les processus hémostatiques par l’AAS dépend de l’équilibre thromboxane-prostacycline. En fait, on a suggéré que sous certaines conditions, de fortes doses d’AAS peuvent être thrombogènes. Toutefois, contrairement aux plaquettes, les cellules endothéliales vasculaires sont capables de régénérer la cyclo-oxygénase dans un laps de temps relativement court; par conséquent, il est probable que des doses thérapeutiques d’AAS produisent une inhibition moindre du système vasculaire de la prostacycline par rapport à celle du mécanisme de formation de la thromboxane dans les plaquettes. En fait, il n’existe pas de données cliniques permettant d’indiquer que des doses élevées d’AAS entraîneraient un risque accru de thromboembolisme. D’ailleurs, c’est exactement le contraire qui a été observé, et dans une étude contrôlée, le raccourcissement paradoxal du temps de saignement n’a pas été observé après l’administration d’une dose quotidienne d’AAS de 3,6 g. De plus faibles doses d’AAS rendent possible le blocage sélectif de la synthèse de la TxA2 sans pour autant inhiber simultanément la production de PGI2.
L’administration d’AAS aux patients chez qui on soupçonne un infarctus du myocarde aigu a été étudiée dans le cadre d’un essai multicentrique d’envergure portant sur plus de 17 000 patients. Le traitement par l’AAS a entraîné une réduction de 23 % du risque de mortalité par maladie vasculaire comparativement au placebo à la 5e semaine. Cet emploi se traduit par une diminution du nombre de décès et d’événements d’origine non vasculaire, respectivement de 24 et 14 par 1000 patients traités.
L’effet du délai écoulé avant le traitement a révélé que les patients traités « tôt » (0 à 4 heures) par l’AAS par rapport aux patients traités « tard » (5 à 24 heures) après l’apparition des symptômes ont affiché une réduction des probabilités de décès par maladie vasculaire de 25 % et 21 %, comparativement au placebo à la 5e semaine. Le traitement « précoce » par l’AAS a permis de sauver la vie de 4 personnes supplémentaires par 1 000 patients par comparaison au traitement « tardif ».
Dans cette étude, la période de suivi de longue durée (jusqu’à 10 ans) des patients a démontré que les avantages de survie précoces découlant de la prise de l’AAS ont persisté à long terme, et que ces bienfaits prolongés se sont ajoutés à ceux produits par le traitement fibrinolytique.
L’utilisation de l’AAS en prévention secondaire des événements thrombotiques est corroborée par une analyse exhaustive de plusieurs études cliniques réunissant des patients qui souffraient déjà d’une forme de maladie vasculaire (infarctus du myocarde, angine instable, accident vasculaire cérébral ou accident ischémique transitoire). Globalement, ces études font ressortir une réduction de 26 à 28 % des paramètres combinés de décès par infarctus du myocarde, accident vasculaire cérébral ou maladie vasculaire après l’instauration d’un traitement par l’AAS seul à des doses quotidiennes de 75 à 325 mg. Des études comparant directement l’administration de faibles doses avec de fortes doses (de 30 à 1 200 mg/jour) ont révélé que l’incidence d’effets indésirables gastro-intestinaux était sensiblement moins fréquente avec l’emploi de faibles doses.
Des analyses récentes ont porté essentiellement sur l’efficacité de l’AAS en prévention primaire des infarctus du myocarde et des accidents vasculaires cérébraux. Deux études randomisées à grande échelle visant à évaluer l’usage prophylactique de l’AAS ont été menées auprès de médecins de sexe masculin apparemment en bonne santé (22 000 aux États-Unis et 5 000 au Royaume-Uni, respectivement) et les résultats ont été publiés. Dans le rapport de synthèse des résultats combinés présentés par les investigateurs principaux, les auteurs affirment que : «...Si l’on considère les études conjointement, ces deux études de prévention primaire ont démontré une réduction statistiquement significative (p < 0,0001) des infarctus du myocarde d’issue non fatale d’environ un tiers. »
D’autre part, ces deux études n’ont mis en évidence aucune réduction de la mortalité globale par maladie vasculaire et ont aussi montré une légère augmentation du risque d’accident vasculaire cérébral invalidant d’issue non fatale. À l’heure actuelle, les conditions d’application de ces résultats, obtenus auprès d’une population de patients sélectionnés, au grand public sont l’objet d’une controverse. De plus, le schéma posologique optimal n’a pas encore été clairement établi. Par conséquent, selon les principaux investigateurs, l’emploi de l’AAS en prévention primaire doit demeurer :
« Une affaire de jugement dans laquelle le médecin évalue le profil des personnes à risque de maladie cardiovasculaire et soupèse les dangers connus de l’acide acétylsalicylique... avec la réduction clairement établie de l’incidence d’un premier épisode d’infarctus du myocarde. »
PHARMACOLOGIE DÉTAILLÉE
pal-Pravastatin
Chez des sujets volontaires en santé et des patients hypercholestérolémiques, le traitement par la pravastatine a entraîné une réduction des taux de cholestérol total, de C-LDL, d’apolipoprotéines B, de C-VLDL et de TG tout en produisant une augmentation des taux de C-HDL et d’apolipoprotéines A. Le mode d’action de la pravastatine est complexe. Une inhibition de la synthèse hépatique et/ou de la sécrétion des VLDL se produit, menant à une réduction du nombre de particules LDL. La réduction de l’accumulation du cholestérol dans les cellules hépatiques, résultant de l’inhibition spécifique et réversible de l’activité de l’HMG-CoA réductase, entraîne une augmentation de la vitesse de catabolisme fractionnée des lipoprotéines de densité intermédiaire et des lipoprotéines de basse densité par l’expression accrue du nombre de récepteurs des LDL à la surface des cellules hépatiques. Par le biais de ces effets et possiblement d’autres effets métaboliques inconnus, il se produit une chute des taux sériques de cholestérol.
Pharmacocinétique
La pravastatine sodique est administrée par voie orale sous sa forme active. Suite à l’ingestion orale, la pravastatine est rapidement absorbée et les pics plasmatiques sont atteints en l’espace de 1 à 1,5 heure approximativement. L’absorption moyenne de la pravastatine par voie orale, d’après la fraction de la dose orale ou intraveineuse de médicament radiomarqué, qu’on retrouve dans les urines, est de 34 %; la biodisponibilité absolue moyenne de la molécule mère est de 17 %. La réponse au traitement par la pravastatine est similaire, qu’elle soit administrée en même temps que les repas ou 1 heure avant, bien que la présence d’aliments dans le tube digestif réduise la biodisponibilité systémique.
TABLEAU 8
Diminution en pourcentage du C-LDL
| Pravastatine | 10 mg, 2 fois par jour | 20 mg, 2 fois par jour |
Avec les repas Avant les repas * |
|
|
* administrée une heure au moins avant le repas.
La pravastatine subit une forte extraction de premier passage dans le foie (taux d’extraction hépatique évalué à 66 %), son principal lieu d’action, et elle est excrétée dans la bile. Par conséquent, les taux plasmatiques du médicament ne sont probablement pas très utiles pour prédire son efficacité thérapeutique. Néanmoins, les mesures des taux plasmatiques de pravastatine par chromatographie en phase gazeuse et spectrométrie de masse ont montré une
proportionnalité des doses pour l’aire sous la courbe de concentration plasmatique-temps et des taux plasmatiques maximaux et à l’état d’équilibre. D’après les aires sous la courbe des concentrations plasmatiques à l’état d’équilibre en fonction du temps et les concentrations plasmatiques maximales (Cmax) ou minimales (Cmin), on n’a observé aucune accumulation de pravastatine suite à l’administration uniquotidienne ou biquotidienne de comprimés de pravastatine.
Le taux de liaison de la pravastatine aux protéines est d’environ 50 %. La demi-vie d’élimination plasmatique de la pravastatine se situe entre 1,5 et 2 heures (2,5 à 3 heures chez les sujets hypercholestérolémiques). Environ 20 % d’une dose orale radiomarquée est excrétée dans l’urine et 70 % dans les fèces. La pravastatine est fortement métabolisée. Le principal métabolite est l’isomère 3-hydroxy, qui possède de un dixième à un quarantième de l’effet inhibiteur de la molécule mère sur l’HMG-CoA réductase.
Après l’administration intraveineuse de la pravastatine à des sujets en bonne santé, environ 47 % de la clairance totale du médicament se font par excrétion rénale de la pravastatine intacte, et environ 53 % sont éliminés par des voies autres que rénales, notamment l’excrétion biliaire et la biotransformation.
Les études sur la pravastatine administrée en une seule dose à des hommes et à des femmes âgés et en bonne santé (de 65 à 78 ans) indiquent une augmentation de 30 à 50 % des taux plasmatiques.
Aucune étude n’a été menée chez des patients atteints d’insuffisance rénale.
pal-ASA EC
Absorption, distribution, métabolisme et excrétion
Après administration par voie orale, l’AAS est rapidement absorbé dans l’estomac et dans la partie proximale de l’intestin grêle. La muqueuse gastrique est perméable à la forme non ionisée de l’acide acétylsalicylique, lequel passe dans la paroi de l’estomac par un processus de diffusion passive.
L’absorption des salicylates est optimale dans l’estomac humain lorsque le pH se situe entre 2,15 et 4,10. L’absorption est beaucoup plus rapide dans l’intestin grêle que dans l’estomac. Après administration par voie orale d’une dose de 0,65 g d’AAS, la concentration plasmatique d’acétylsalicylate chez l’humain atteint habituellement un taux compris entre 0,6 et 1,0 mg % dans les 20 minutes suivant l’ingestion et baisse à 0,2 mg % en l’espace d’une heure. Durant la même période de temps, la moitié ou plus de la dose ingérée est hydrolysée en acide salicylique par les estérases de la muqueuse gastro-intestinale et du foie, et la concentration totale de salicylate dans le plasma atteint un pic environ 1 ou 2 heures après l’ingestion, en une moyenne d’environ 3 et 7 mg %. Plusieurs facteurs influent sur la vitesse d’absorption de l’AAS chez un sujet particulier à un moment donné : désagrégation du comprimé, solubilité, taille des particules,
temps d’évacuation gastrique, état psychologique, état physique, nature et quantité du contenu gastrique, etc., influencent tous l’absorption.
Après absorption, les salicylates sont distribués rapidement dans la plupart des liquides et tissus de l’organisme. Outre le plasma lui-même, on a constaté que les liquides rachidien, péritonéal et synovial, la salive et le lait contenaient des quantités substantielles de salicylates après l’ingestion orale. Les tissus contenant des concentrations élevées du médicament sont les reins, le foie, le cœur et les poumons. Les concentrations présentes dans le cerveau sont généralement faibles, et elles sont minimes dans les fèces, la bile et la sueur.
Le médicament traverse facilement la barrière placentaire. À des concentrations cliniques, le pourcentage de liaison des salicylates aux protéines plasmatiques, notamment l’albumine, varie de 50 à 90 %, tandis que l’acide acétylsalicylique ne se lie que dans une proportion très limitée. Toutefois, l’AAS a la capacité de produire l’acétylation de diverses protéines, d’hormones, de l’ADN, des plaquettes et de l’hémoglobine, ce qui explique au moins en partie ses actions pharmacologiques de grande envergure.
Le foie semble être le lieu principal du métabolisme des salicylates, bien que d’autres tissus puissent également y jouer un rôle. Les trois principaux métabolites de l’acide salicylique sont l’acide salicylurique, l’éther ou glucuronide phénolique et l’ester ou glucuronide acyle. Une petite fraction est également transformée en acide gentisique et en d’autres acides hydroxybenzoïques. La demi-vie de l’AAS dans la circulation sanguine est de 13 à 19 minutes, de sorte que la concentration sanguine diminue rapidement lorsque l’absorption du médicament est complétée. Cependant, la demi-vie des salicylates varie entre 3,5 et 4,5 heures, ce qui signifie que 50 % de la dose ingérée sont éliminés de la circulation sanguine durant ce laps de temps.
Les salicylates sont principalement excrétés par les reins, au moyen d’un processus de filtration glomérulaire et d’excrétion tubulaire, sous forme d’acide salicylique libre, d’acide salicylurique ainsi que de glucuronides phénoliques et acyles. Les salicylates peuvent être détectés dans l’urine peu de temps après leur ingestion, mais la dose complète nécessite jusqu’à 48 heures pour être complètement éliminée. Le taux d’excrétion des salicylates libres est extrêmement variable, et les taux signalés de récupération dans l’urine humaine se situent entre 10 et 85 %, et dépendent, dans une large mesure, du pH urinaire. En règle générale, on peut dire que l’urine acide facilite la réabsorption des salicylates par les tubules rénaux, tandis que l’urine alcaline favorise l’excrétion du médicament.
Effet anti-inflammatoire
Les composants de l’action anti-inflammatoire des salicylates sont la résistance capillaire accrue, réduisant ainsi la fuite capillaire en réponse aux toxines locales, l’interférence avec la production d’enzymes lysosomiales destructrices de tissus et l’inhibition de la synthèse des composés de la prostaglandine E connus pour être des médiateurs puissants du processus inflammatoire. En plus d’interférer dans la synthèse des prostaglandines, l’AAS intervient également dans l’activation des lymphocytes et la production des lymphokines. Les lymphokines sont sécrétées par des
lymphocytes d’origine thymique activés, lesquels sont présents en grande quantité dans les tissus inflammatoires de patients souffrant de la polyarthrite rhumatoïde. Elles provoquent une perméabilité vasculaire accrue et une chimiotaxie des leucocytes, activent les macrophages et stimulent la réplication de l’ADN des lymphocytes. Elles induisent aussi la libération des enzymes lysosomiales destructrices de tissus et des prostaglandines. Les prostaglandines, quant à elles, en plus de causer de nombreux symptômes inflammatoires, agissent également à titre de mécanisme de rétroaction négative puissant en inhibant la production de lymphokines. Une analyse approfondie des effets de l’AAS sur l’axe lymphocyte-macrophage dans les cas d’inflammation a récemment été publiée.
Effets sur les plaquettes : lien avec l’hémostase et la thrombose
Les plaquettes jouent un rôle important dans le processus normal d’hémostase, et les données expérimentales et pathologiques en milieu clinique indiquent que leur agrégation pourrait jouer un rôle tout aussi important dans l’évolution de toute une série d’états pathologiques, notamment les maladies cérébrovasculaires, l’insuffisance coronarienne et l’infarctus du myocarde. pal-ASA EC 81mg et pal-ASA EC 162 mg inhibent l’agrégation plaquettaire par l’acétylation irréversible de la cyclo-oxygénase dans les plaquettes, bloquant ainsi la production de prostaglandines endopéroxides PGG2 et PGH2 qui sont des précurseurs du principal élément d’agrégation plaquettaire, la thromboxane A2, qui est également un puissant vasoconstricteur. Cependant, pal-ASA EC 81 mg et pal-ASA EC 162 mg ne permettent pas de prévenir l’adhésion des plaquettes aux parois vasculaires lésées ni la libération de granules provenant de ces plaquettes adhérentes. Étant donné que les plaquettes anucléées ne sont pas capables de synthétiser de nouvelles molécules enzymatiques en vue de remplacer celles qui ont été inactivées, l’inhibition de l’agrégation des plaquettes produite par pal-ASA EC 81 mg et pal-ASA EC 162 mg persiste donc pendant toute la durée de vie des plaquettes.
L’administration quotidienne de 20 à 40 mg d’AAS à des sujets volontaires a réduit la production de thromboxane dans les plaquettes, mais n’a entraîné qu’une inhibition partielle de l’agrégation plaquettaire. Lorsqu’il a été administré à des patients récupérant d’un infarctus du myocarde, l’AAS dosé à 50 mg par jour a eu les mêmes effets sur la production de thromboxane, l’agrégation plaquettaire et le temps de saignement qu’une dose d’AAS de 324 mg par jour. D’autres études montrent que des doses d’AAS allant de 40 à 325 mg par jour ont inhibé la production de thromboxane d’au moins 80 %, mais que la dose d’AAS de 80 mg par jour représentait la plus faible dose requise pour l’inhibition maximale cumulative de la fonction thrombocytaire. L’effet protecteur de l’AAS contre la thrombose ou l’athérosclérose induite dans un contexte expérimental a été démontré chez plusieurs modèles animaux.
En plus d’inhiber la biosynthèse de la thromboxane A2 par les plaquettes, l’AAS interfère également dans la production de prostacycline (PGI2) par les cellules endothéliales vasculaires, les prostaglandines endopéroxides mentionnées ci-dessus étant des précurseurs courants de la thromboxane A2 et de la prostacycline. La prostacycline est l’un des plus puissants anti-agrégants plaquettaires et vasodilatateurs; il semblerait donc que l’interférence avec les processus hémostatiques par l’AAS dépend de l’équilibre thromboxane-prostacycline. En fait, on a suggéré que sous certaines conditions, de fortes doses d’AAS peuvent être thrombogènes.
Toutefois, contrairement aux plaquettes, les cellules endothéliales vasculaires sont capables de régénérer la cyclo-oxygénase dans un laps de temps relativement court; par conséquent, il est probable que des doses thérapeutiques d’AAS produisent une inhibition moindre du système vasculaire de la prostacycline par rapport à celle du mécanisme de formation de la thromboxane dans les plaquettes. En fait, il n’existe pas de données cliniques permettant d’indiquer que des doses élevées d’AAS entraîneraient un risque accru de thromboembolisme. D’ailleurs, c’est exactement le contraire qui a été observé, et dans une étude contrôlée, le raccourcissement paradoxal du temps de saignement n’a pas été observé après l’administration d’une dose quotidienne d’AAS de 3,6 g. De plus faibles doses d’AAS rendent possible le blocage sélectif de la synthèse de la TxA2 sans pour autant inhiber simultanément la production de PGI2.
L’administration d’AAS aux patients chez qui l’on soupçonne un infarctus du myocarde aigu a été étudiée dans le cadre d’un essai multicentrique d’envergure portant sur plus de 17 000 patients. Le traitement par l’AAS a entraîné une réduction de 23 % du risque de mortalité par maladie vasculaire comparativement au placebo à la 5e semaine. Cet emploi se traduit par une diminution du nombre de décès et d’événements d’origine non vasculaire, respectivement de 24 et 14 par 1000 patients traités.
L’effet du délai écoulé avant le traitement a révélé que les patients traités « tôt » (0 à 4 heures) par l’AAS par rapport aux patients traités « tard » (5 à 24 heures) après l’apparition des symptômes ont affiché une réduction des probabilités de décès par maladie vasculaire de 25 % et 21 %, comparativement au placebo à la 5e semaine. Le traitement « précoce » par l’AAS a permis de sauver la vie de 4 personnes supplémentaires par 1000 patients par comparaison au traitement « tardif ».
Dans cette étude, la période de suivi de longue durée (jusqu’à 10 ans) des patients a démontré que les avantages de survie précoces découlant de la prise de l’AAS ont persisté à long terme, et que ces bienfaits prolongés se sont ajoutés à ceux produits par le traitement fibrinolytique.
L’utilisation de l’AAS en prévention secondaire des événements thrombotiques est corroborée par une analyse exhaustive de plusieurs études cliniques réunissant des patients qui souffraient déjà d’une forme de maladie vasculaire (infarctus du myocarde, angine instable, accident vasculaire cérébral ou accident ischémique transitoire). Globalement, ces études font ressortir une réduction de 26 à 28 % des paramètres combinés de décès par infarctus du myocarde, accident vasculaire cérébral ou maladie vasculaire après l’instauration d’un traitement par l’AAS seul à des doses quotidiennes de 75 à 325 mg. Des études comparant directement l’administration de faibles doses avec de fortes doses (de 30 à 1200 mg/jour) ont révélé que l’incidence d’effets indésirables gastro-intestinaux était sensiblement moins fréquente avec l’emploi de faibles doses.
Des analyses récentes ont porté essentiellement sur l’efficacité de l’AAS en prévention primaire des infarctus du myocarde et des accidents vasculaires cérébraux. Deux études randomisées à grande échelle visant à évaluer l’usage prophylactique de l’AAS ont été menées auprès de médecins de sexe masculin apparemment en bonne santé (22 000 aux États-Unis et 5 000 au
Royaume-Uni, respectivement) et les résultats ont été publiés. Dans le rapport de synthèse des résultats combinés présentés par les investigateurs principaux, les auteurs affirment que :
«...Si l’on considère les études conjointement, ces deux études de prévention primaire ont démontré une réduction statistiquement significative (p < 0,0001) des infarctus du myocarde d’issue non fatale d’environ un tiers. »
D’autre part, ces deux études n’ont mis en évidence aucune réduction de la mortalité globale par maladie vasculaire et ont aussi montré une légère augmentation du risque d’accident vasculaire cérébral invalidant d’issue non fatale. À l’heure actuelle, les conditions d’application de ces résultats, obtenus auprès d’une population de patients sélectionnés, au grand public sont l’objet d’une controverse. De plus, le schéma posologique optimal n’a pas encore été clairement établi. Par conséquent, selon les principaux investigateurs, l’emploi de l’AAS en prévention primaire doit demeurer :
« Une affaire de jugement dans laquelle le médecin évalue le profil des personnes à risque de maladie cardiovasculaire et soupèse les dangers connus de l’acide acétylsalicylique... avec la réduction clairement établie de l’incidence d’un premier épisode d’infarctus du myocarde. »
Pharmacologie animale
Les études précliniques mentionnées plus bas ne portaient pas sur l’association médicamenteuse, mais sur chaque produit individuel dans des conditions de laboratoire particulières.
pal-Pravastatin
Inhibition sélective de la synthèse du cholestérol des cellules/tissus
Les études in vitro et chez l’animal ont montré que la pravastatine, un inhibiteur de l’HMG-CoA réductase hydrophile, est sélective pour les tissus de sorte que l’effet inhibiteur est plus important dans les tissus présentant les taux les plus élevés de synthèse du cholestérol, comme le foie et l’iléon.
Dans des suspensions d’hépatocytes de rats fraîchement isolées, et lors de cultures d’une journée d’hépatocytes de rats, la pravastatine sodique a montré une inhibition puissante de l’incorporation du carbone 14 [14C] dans le cholestérol. Dans des fibroblastes cutanés humains en culture et d’autres types de cellules non hépatiques, on a constaté que l’inhibition de la synthèse du cholestérol par la pravastatine était 400 fois inférieure à celle observée dans les hépatocytes.
L’accumulation de la pravastatine marquée au 14C dépendait de la concentration et du séjour dans les hépatocytes, et elle était à peine décelable dans les fibroblastes.
Dans des coupes de tissus de rats à qui l’on avait administré des doses orales de pravastatine sodique, la synthèse du cholestérol était inhibée à plus de 90 % dans le foie et l’iléon, et elle était considérablement plus faible ou non décelable dans d’autres coupes de tissus telles que la prostate, les testicules et la glande surrénale.
Dans le cristallin intact de rats, l’inhibition de la synthèse du cholestérol induite par la pravastatine sodique était 10 fois inférieure à celle observée dans le foie de rats. L’inhibition de la synthèse des stérols dans des lignées cellulaires épithéliales du cristallin provenant de souris et de lapins était de 400 à 1 500 fois inférieure à celle observée dans les hépatocytes de rats.
Spécificité en tant qu’inhibiteur de l’HMG-CoA réductase
L’incorporation du mévalonate marqué au 14C, le produit de la réaction de l’HMG-CoA réductase en stérols, n’a pas été affecté dans les hépatocytes, les fibroblastes ou les cellules d’ovaire de hamster chinois à des concentrations de pravastatine sodique au moins 20 fois supérieures à celles qui ont inhibé l’incorporation d’acétate marqué au 14C dans le cholestérol.
À des concentrations 500 fois plus élevées que celles qui ont inhibé l’incorporation d’acétate dans le cholestérol, la pravastatine sodique n’a pas modifié le taux d’incorporation de l’acétate marqué au 14C dans le nombre total de phospholipides cellulaires présents dans les hépatocytes ni la distribution du composé radiomarqué en catégories séparées de phospholipides. La pravastatine sodique n’a pas réduit le taux d’incorporation de l’acétate marqué au 14C dans les triglycérides. Ces résultats démontrent que la pravastatine ne joue pas de rôle dans la voie des stérols à toutes les étapes dépassant la synthèse du mévalonate, pas plus qu’elle n’inhibe les enzymes requises pour la biosynthèse de deux autres classes importantes de lipides.
L’activité inhibitrice de la pravastatine sur l’enzyme HMG-CoA réductase était 106 fois supérieure à celle démontrée par la pravastatine pour l’HMG-CoA lyase. Le site actif de cette enzyme, qui utilise aussi l’HMG-CoA comme substrat, ne reconnaît pas la pravastatine.
Pharmacologie générale
L’effet de la pravastatine sodique sur les principaux systèmes physiologiques et les tissus isolés et ses effets agonistes et antagonistes envers les principaux transmetteurs neurohumoraux ou l’histamine, les effets comportementaux, le seuil convulsif et les effets spécifiques sur les tissus ou l’activité ont été évalués chez des animaux ou dans des préparations in vitro de tissus. À l’exception d’une inhibition modérée de la sécrétion gastrique lorsqu’une dose de 300 mg/kg était administrée à des rats, la pravastatine sodique n’a eu aucun effet dans l’un ou l’autre de ces tests pharmacologiques lors de l’administration de doses de 1000 mg/kg à certaines espèces.
Pharmacocinétique
Des études chez les rats, les chiens et l’humain ont démontré que la pravastatine sodique administrée par voie orale présente une faible biodisponibilité du fait d’une forte extraction de premier passage dans le foie. Par conséquent, la majeure partie d’une dose orale de pravastatine sodique est distribuée directement dans le foie, le principal lieu d’action pharmacologique.
Chez les rats, les chiens, les singes et l’humain, le taux de fixation de la pravastatine aux protéines plasmatiques était relativement faible. Les plus fortes concentrations de pravastatine marquée au 14C ont été retracées dans les émonctoires et le tube digestif chez des rats (N = 3-5), un chien et un singe. Ces études ont fait également ressortir des processus métaboliques similaires ainsi qu’une excrétion fécale appréciable chez les rats, les chiens, les singes et l’humain.
Par comparaison à toutes les autres espèces évaluées, y compris l’humain, les chiens sont uniques dans la mesure où leur exposition systémique à la pravastatine est plus importante. Les données pharmacocinétiques provenant d’une étude chez les chiens qui avaient reçu une dose de 1,1 mg/kg (comparable à une dose de 40 mg chez l’humain) ont montré que l’élimination de la pravastatine est plus lente chez les chiens que chez l’humain. La biodisponibilité absolue est deux fois plus élevée chez les chiens que chez l’humain et l’extraction rénale et hépatique estimée de la pravastatine est de respectivement un dixième et de 50 %, comparativement à celle de l’humain. Lorsque l’on a comparé les concentrations de pravastatine dans le plasma ou le sérum de rats, de chiens, de lapins, de singes et d’humains, l’exposition chez les chiens était considérablement plus élevée, d’après les valeurs de la Cmax et de l’ASC. À une dose thérapeutique de 40 mg, la valeur moyenne de l’ASC chez l’humain est environ 100 fois inférieure à celle observée chez le chien à une dose sans effet de 12,5 mg/kg, et environ 180 fois inférieure à celle observée chez le chien à la dose-seuil de 25 mg/kg pour l’hémorragie cérébrale.
Passage transplacentaire
Des faibles concentrations de radioactivité ont été retracées dans les fœtus de rats qui avaient reçu des doses orales de pravastatine sodique radiomarquées. Les concentrations de pravastatine sodique étaient aussi présentes dans le lait de rates.
TOXICOLOGIE
Les études de toxicologie décrites ci-dessous ne portaient pas sur l’association médicamenteuse, mais sur chaque produit individuel dans des conditions de laboratoire particulières.
pal-Pravastatin
Toxicité aiguë
TABLEAU 9
| Espèces | Sexe (N) | Voie d’administration | DL 50 (mg/kg) |
| Souris | M (50) F (50) | orale | 10 590 8 939 |
| Souris | M (50) F (50) | i.v. | 2 114 2 011 |
| Souris | M (50) F (50) | s.-c. | 2 975 3 667 |
| Rat | M (20) F (20) | orale | > 12 000 > 12 000 |
| Rat | M (50) F (50) | i.v. | 443 440 |
| Rat | M (50) F (50) | s.-c. | 3 172 4 455 |
| Chien | M (4) | orale | > 800 |
Chez les souris, les signes de toxicité comprenaient une baisse de l’activité, une respiration irrégulière, une ptose, des larmoiements, des selles molles, de la diarrhée, des taches d’urine présentes sur l’abdomen, de l’ataxie, un comportement rampant, la perte de réflexe de redressement, de l’hypothermie, de l’incontinence urinaire, une horripilation, des convulsions et/ou de la prostration.
Chez les rats, les signes de toxicité se caractérisaient par des selles molles, de la diarrhée, une baisse de l’activité, une respiration irrégulière, une démarche en canard, de l’ataxie, la perte de réflexe de redressement et/ou une perte pondérale.
Toxicité subaiguë et chronique
Le spectre des effets toxiques produits par la pravastatine chez les souris, les rats, les lapins, les chiens et les singes énumérés dans le tableau qui suit n’est pas inattendu si l’on tient compte de l’importance des niveaux de dose employés et de l’activité de la pravastatine contre l’HMG-CoA réductase.
TABLEAU 10
Organes cibles observés dans le cadre des études chez l’animal
| Organe | Souris | Rat | Lapin | Chien | Singe |
Foie, effet néoplasique Foie, effet non néoplasique Rein Muscle squelettique Cerveau | − + − − − | + + − + − | − + + + − | − − − − + | − + + − − |
+ = Organe touché d’une façon ou d’une autre par le traitement médicamenteux
- = On n’a observé aucun effet toxique dans les organes de ces espèces
Selon le principe du lien mg/kg, les lapins ont semblé plus sensibles aux effets néphrotoxiques de la pravastatine sodique que les singes, seule autre espèce à avoir affiché une toxicité rénale. Chez les lapins, le dysfonctionnement rénal et les effets hépatiques ont été observés à des doses > 25 mg/kg/jour. Chez les singes, l’hépatotoxicité et la néphrotoxicité se sont produites à des doses de 100 mg/kg/jour. Chez les lapins, la dose-seuil pour la toxicité rénale est 31 fois plus élevée que la dose maximale recommandée chez l’humain.
TABLEAU 11
Changements défavorables majeurs
| Pravastatine | ||
DOSE TOXIQUE MINIMALE (mg/kg/jour) | DOSE SANS EFFET (mg/kg/jour) | |
Souris Nécrose de cellules isolées dans le foie Élévation des transaminases sériques | 40 20 | 20 10 |
Rats Tumeurs au foie Foyers de détérioration hépatocellulaire Élévation des taux de transaminases Myolyse du muscle squelettique | 100 30 100 400 | 40 12 50 250 |
Lapins Mort Nécrose hépatocellulaire Dégénérescence des tubules rénaux Myolyse du muscle squelettique Élévation des transaminases sériques | 400 100 25 100 100 | 100 25 6,25 25 25 |
Chiens Mort Hémorragie cérébrale | 25 25 | 12,5 12,5 |
Singes Mort Nécrose hépatocellulaire Dégénérescence des tubules rénaux Élévation des transaminases sériques | 200 100 100 100 | 100 50 50 50 |
Parmi les principales observations émanant de ces études, mentionnons des degrés variables d’hépatotoxicité chez toutes les espèces évaluées, une toxicité rénale chez les lapins et les singes, des lésions musculo-squelettiques chez les lapins, des symptômes du SNC et des décès secondaires à une hémorragie cérébrale chez les chiens, ainsi qu’une incidence accrue de lésions hépatiques et des signes évidents de carcinome hépatocellulaire (à une dose de 100 mg/kg) chez des rats traités pendant 2 ans. Dans tous les cas, ces changements ne sont survenus qu’à des doses quotidiennes de 20 mg/kg ou plus (plus de 25 fois la dose maximale recommandée chez l’humain).
Les résultats des études de toxicité chronique chez les chiens sont exposés en détail dans les pages suivantes.
TABLEAU 12
| Espèce/ souche | Sexe | N/Dose | Dose (mg/kg/jour) | Voie d’administration | Durée | Effets | ||
| Toxicité subaiguë | ||||||||
| Chien Beagle | M F | 33 | 0, 12,5, 50 ou 200 | Orale (capsule) | 5 semaines | 200 mg/kg : Un chien est mort et 4 chiens ont été sacrifiés du jour 11 au jour 22 après avoir présenté une ataxie et/ou des convulsions, de la salivation, une incontinence urinaire et/ou une défécation. Lésions ecchymotiques (foyers hémorragiques) dans le cerveau. | ||
| Chien Beagle | M F | 66 | 0 ou 100 (2 M, 2 F témoins) (4 M, 4 F traités) | Orale (capsule) | 13 semaines | 100 mg/kg : Une mort (femelle) au jour 42 précédée par une baisse marquée de l’activité, une salivation séreuse et des vomissements. Hémorragie par diapédèse et dégénérescence des cellules endothéliales des veinules chez une femelle et chez la femelle qui est morte. | ||
| Toxicité chronique | ||||||||
| Chien Beagle | M F | 4 M, 4 F à 12,5 et 25 – 6 M, 6F à 0, 50 et 100 | 0, 12,5, 25, 50 ou 100 | Orale (capsule) | 2 ans | 25 mg/kg : Deux femelles ont été sacrifiées au cours des semaines 60 et
50 mg/kg : Tous les chiens ont montré des signes cliniques de toxicité sur le SNC; 5/6 chiens présentaient des lésions au cerveau1. 100 mg/kg : Trois mâles et 5 femelles sont morts ou ont été sacrifiés entre les semaines 2 et 24. Un mâle est mort à la semaine 76. Tous les chiens ont manifesté des signes cliniques de toxicité sur le SNC avant de mourir ou d’être sacrifiés. Neuf chiens sur neuf présentaient des lésions cérébrales. | ||
1 Les lésions cérébrales (principalement dans les lobes piriformes) se caractérisaient par des hémorragies discrètes au niveau des veinules et des capillaires périvasculaires à foyers multiples. Dans les cas de lésions plus sévères, on a noté une augmentation du nombre d’hémorragies périvasculaires focales accompagnées de changements dégénératifs précoces au niveau des neutrophiles dont la vacuolisation, l’œdème et une légère infiltration des neutrophiles. Les éléments vasculaires plus importants n’étaient pas atteints. On n’a noté aucun changement endothélial vasculaire d’après les résultats de l’examen par microscopie photonique et électronique.
Chez les chiens, la pravastatine sodique s’est révélée toxique lorsqu’elle était administrée à de fortes doses et a causé une hémorragie cérébrale accompagnée de signes cliniques de toxicité aiguë sur le SNC (p. ex. ataxie, convulsions). Une relation dose-réponse quant à l’incidence de toxicité sur le SNC a été clairement identifiée. Chez les chiens, la dose-seuil pour la toxicité sur le SNC est de 25 mg/kg. Chez les chiens, l’exposition systémique élevée à la pravastatine administrée par voie orale (voir PHARMACOLOGIE DÉTAILLÉE, Pharmacocinétique) peut être reliée à une plus grande biodisponibilité ainsi qu’à une élimination plus lente de la pravastatine, et joue vraisemblablement un rôle important dans le développement de lésions du SNC observées chez le chien.
À ce jour, les hémorragies cérébrales ne sont pas survenues chez d’autres espèces de laboratoire et la toxicité sur le SNC chez les chiens pourrait provenir d’un effet propre à une espèce en particulier.
Reproduction et tératologie
À part une légère toxicité maternelle observée chez les lapins à qui on avait administré une dose de 50 mg/kg et chez les rats qui avaient reçu une dose de 1000 mg/kg, on n’a rapporté aucun événement lié au traitement.
Chez les lapins et les rats ayant reçu des doses représentant, respectivement, 60 et 600 fois la dose maximale chez l’humain, la pravastatine sodique n’a exercé aucun effet fâcheux sur la reproduction chez la première génération F1 de rats et n’a pas entraîné non plus d’anomalies fœtales ou anatomiques chez la première génération F1 de lapins et la seconde génération F2 de rats.
Action carcinogène et mutagénicité
Chez les souris et les rats ayant reçu pendant 21 mois des doses orales dépassant, respectivement, 25 et 50 fois la dose maximale chez l’humain (c.-à-d. 20 mg/kg/jour et 40 mg/kg/jour), la pravastatine sodique ne s’est pas révélée carcinogène. Après respectivement 86 et 104 semaines de traitement chez les souris et les rats qui avaient reçu des doses dépassant 125 fois la dose maximale chez l’humain (c.-à-d. 100 mg/kg/jour), une augmentation statistiquement significative de l’incidence de carcinome hépatocellulaire a été observée chez les rats seulement.
Dans les tests de mutagénicité in vivo utilisant des doses administrées par voie intrapéritonéale allant jusqu’à 1400 mg/kg et dans les tests de mutagénicité in vitro à des concentrations allant jusqu’à 10 000 ug/mL ou plaque, la pravastatine sodique n’était pas mutagène.
La pravastatine n’était pas génotoxique.
pal-ASA EC
Les signes cliniques et pathologiques d’empoisonnement résultant de la prise orale de doses toxiques ou létales d’AAS ont fait l’objet d’études approfondies chez l’humain, ce qui n’est pas le cas pour d’autres espèces.
La toxicité aiguë de l’AAS chez les animaux a été étudiée et révisée en détails par Boyd. Les signes d’empoisonnement chez les rats ayant reçu des doses létales sont attribuables à des degrés variables de gastro-entérite, d’hépatite, de néphrite, d’œdème pulmonaire, d’encéphalopathie, de choc et d’effets toxiques mineurs sur d’autres organes et tissus. Les décès sont dus à des convulsions ou un choc cardio-vasculaire. La différence la plus importante entre les espèces semble être la capacité de vomir les doses toxiques que l’on voit chez l’humain, les chats et les chiens, mais pas chez les souris, les rats et les lapins. Autrement, la réaction pathologique aux doses toxiques d’AAS est similaire chez toutes les espèces pour lesquelles des études ont été menées. Selon les données dont on dispose, les valeurs de la DL 50 orale aiguë dépassent 1,0 g/kg chez l’humain, le chat et le chien, 0,92 g/kg chez la femelle rat et 1,48 g/kg chez le rat albinos mâle, 1,19 g/kg chez le cochon d’Inde, 1,1 g/kg chez la souris et 1,8 g/kg chez le lapin.
Des études de toxicité chronique ont été menées chez les souris et rats. Lorsque des souris avaient reçu, pendant un an au maximum, des doses d’AAS représentant 2 à 20 fois la dose clinique maximale tolérée, on observait un effet néfaste lié à la dose sur le temps de survie moyen, le nombre de nouveau-nés et le nombre de petits élevés jusqu’à l’âge du sevrage; aucun effet carcinogène n’a été trouvé.
La DL50 orale chronique chez des rats albinos mâles atteignait 0,24g/kg/jour lors d’un traitement de 100 jours. À ces doses quotidiennes, l’AAS n’a pas entraîné d’anorexie ni de perte pondérale. En revanche, il a causé une polydipsie, de l’acidurie, une diurèse, de la somnolence, une hyperréflexie, une horripilation, une respiration rapide et profonde, de la tachycardie, et durant le second mois, des selles molles, une épistaxis, une sialorrhée, une dacryorrhée et le décès en coma hypothermique. L’autopsie a révélé la présence d’une hypertrophie de l’estomac, d’une congestion rénale, d’une hépatite bénigne et d’une pneumonite. Bien que des effets tératogènes aient été notés chez des animaux qui avaient reçu des doses presque létales, aucune donnée ne permet de montrer que l’AAS est tératogène chez l’humain.
BIBLIOGRAPHIE
- 1.
Crouse JR, Byington RP, Bond MG, Espeland MA, Craven TE, Sprinkle JW, McGovern
ME and Furberg CD. Pravastatin, Lipids, and Atherosclerosis in the Carotid Arteries (PLAC II). Am J Cardiol 1995;75:455-459.
- 2.
The Long-Term Intervention With Pravastatin In Ischaemic Disease (LIPID) Study
Group. Prevention of Cardiovascular Events and Death With Pravastatin In Pateints With Coronary Heart Disease and a Broad Range of Initial Cholesterol Levels. New Engl J Med 1998;339(19):1349-1357.
- 3.
Pitt B, Mancini J, Ellis SG, Rosman HS, Park J and McGovern ME for the PLAC I
Investigators. Pravastatin Limitation of Atherosclerosis in the Coronary Arteries (PLAC I): Reduction in Atherosclerosis Progression and Clinical Events. JACC 1995;26(5):1133-1139.
- 4.
Sacks FM, Pfeffer MA, Moye LA, Rouleau JL, Rutherford JD, Cole TG, Brown L,
Warnica JW, Arnold JMO, Wun C, Davis BR and Braunwald E. for the Cholesterol and Recurrent Events Trial Investigators. The Effect of Pravastatin on Coronary Events After Myocardial Infarction In Patients With Average Cholesterol Levels. New Engl J Med 1996;335(14):1001-1009.
- 5. Monographie de produit pour l’Aspirine. Bayer Inc., 26 juillet 2004.
- 6. Monographie de produit pour le Pravachol. Bristol Myers Squibb Inc. 26 avril 2005.
- 7.
Monographie de produit pour les suppositoires ASA, pms-ASA 325 mg Tablets,
ASAPHEN 80 mg Tablets, ASAPHEN 81 mg Tablets, PAL-ASA EC 80mg Tablets, PAL-ASA EC 81 mg Tablets, PAL-ASA EC 162 mg. Pharmascience Inc., 17 mars 2004.
- 8.
Monographie de produit pour le pms-Pravastatin. Pharmascience Inc.,
22 octobre 2004.
- 9. Monographie de produit pour Entrophen. Pharmascience Inc., 31 octobre 2006.