


Monographie de produit - Pegetron
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique/teneur | Ingrédients non médicinaux d’importance clinique |
| Ribavirine : Orale | Capsules / 200 mg | Lactose monohydraté Voir la section Formes posologiques, composition et conditionnement, pour connaître la liste complète des ingrédients. |
Interféron alfa-2b péguylé : Sous-cutanée |
| Aucun Voir la section Formes posologiques, composition et conditionnement, pour connaître la liste complète des ingrédients. |
DESCRIPTION
PEGETRON® est une association médicamenteuse composée de ribavirine et d’interféron alfa-2b péguylé, soit les capsules PEGETRON® (ribavirine) et la poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé).
Capsules PEGETRON® (ribavirine) : La ribavirine est un analogue de synthèse des nucléosides qui exerce une action in vitro contre certains virus à ARN et à ADN.
Poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) : L’interféron alfa-2b péguylé renferme une forme modifiée d’interféron alfa-2b recombinant, obtenue par conjugaison covalente avec une chaîne de monométhoxypolyéthylène glycol (PEG, poids moléculaire moyen de 12 000 daltons). La molécule entière a un poids moléculaire moyen d’environ 31 000 daltons.
INDICATIONS ET USAGE CLINIQUE
PEGETRON® (ribavirine et interféron alfa-2b péguylé) est indiqué pour :
- Le traitement des adultes (âgés ≥ 18 ans) atteints d’une hépatite C chronique qui présentent une hépatopathie compensée et sont séropositifs à l’égard de l’ARN du VHC, y compris les patients qui n’ont pas encore été traités et ceux qui ont connu l’échec d’un traitement associatif composé d’interféron alpha (péguylé ou non) et de ribavirine.
La considération de la reprise du traitement doit être fondée sur les caractéristiques de chaque patient et l’évaluation du rapport bienfaits/risques propre à chaque cas (voir la section ÉTUDES CLINIQUES pour connaître les détails).
- Les patients qui présentent les caractéristiques suivantes sont plus susceptibles de bénéficier de la reprise du traitement après l’échec d’un cycle de traitement associatif : les patients qui ont déjà eu une rechute, ceux qui ont déjà reçu un traitement à l’interféron (non péguylé), ceux chez qui le stade de fibrose est bas, ceux dont la charge virale était réduite au départ et ceux qui sont infectés par les génotypes 2 ou 3 du VHC.
- Les patients qui présentent les caractéristiques suivantes sont moins susceptibles de bénéficier de la reprise du traitement après l’échec d’un cycle de traitement associatif : les patients qui n’ont pas présenté de réponse au traitement précédent, ceux qui ont déjà reçu un traitement à l’interféron péguylé, ceux qui présentent une fibrose en pont ou une cirrhose marquée et ceux qui sont infectés par le génotype 1 du VHC.
CONTRE-INDICATIONS
- PEGETRON® est contre-indiqué chez les patients présentant une hypersensibilité aux interférons, à la ribavirine ou à tout ingrédient entrant dans la composition des capsules ou de la poudre pour solution injectable. Pour connaître la liste complète des contre-indications, voir la section Formes posologiques, composition et conditionnement de la présente monographie de produit.
- PEGETRON® ne doit pas être employé par des femmes enceintes ou par des hommes dont la partenaire est enceinte. On doit exercer une grande prudence pour éviter que les femmes qui suivent un traitement avec PEGETRON®, ou dont le partenaire suit un tel traitement, ne deviennent enceintes. Le traitement avec PEGETRON® ne doit être instauré que si un résultat négatif au test de grossesse a été obtenu depuis peu. Les femmes en âge de procréer et leurs partenaires masculins ne doivent pas recevoir de traitement avec PEGETRON® à moins d’utiliser une méthode de contraception efficace (deux moyens contraceptifs fiables, un pour chacun des partenaires) pendant toute la durée du traitement et durant les six mois qui suivent la fin du traitement (soit une période correspondant à 15 fois la demi-vie d’élimination de la ribavirine). On a en effet découvert que la ribavirine avait des effets tératogènes ou embryocides importants chez toutes les espèces animales pour lesquelles on avait effectué des études rigoureuses à ce chapitre. Ces effets sont survenus à la suite de l’administration de doses aussi faibles qu’un vingtième de la dose recommandée chez l’humain de capsules PEGETRON® (ribavirine) [voir la section MISES EN GARDE ET PRÉCAUTIONS].
- PEGETRON® ne doit pas être utilisé chez les patients atteints d’une hépatite auto-immune ou ayant des antécédents de maladie auto-immune.
- PEGETRON® est contre-indiqué chez les patients qui présentent une affection mentale grave ou des antécédents de trouble mental grave.
- PEGETRON® est contre-indiqué en présence d’une anomalie fonctionnelle thyroïdienne réfractaire à la pharmacothérapie.
- Les patients atteints d’une insuffisance rénale grave (dont la clairance de la créatinine se chiffre à moins de 50 mL/min) ne doivent pas être traités avec PEGETRON®.
- Les patients atteints d’une hépatopathie décompensée ne doivent pas être traités avec PEGETRON®.
- Le traitement avec PEGETRON® est contre-indiqué chez les épileptiques.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
Les interférons alpha, y compris PEGETRON®, déclenchent ou aggravent des troubles neuropsychiatriques, autoimmuns, ischémiques ou infectieux pouvant menacer le pronostic vital ou être mortels. Les patients doivent donc faire l’objet d’une surveillance très étroite assortie d’évaluations cliniques et biochimiques périodiques. Dans les cas où les signes ou les symptômes graves de ces affections persistent ou si de tels signes ou symptômes s’aggravent, il importe de cesser le traitement. Dans de nombreux cas, mais pas tous les cas, l’arrêt du traitement entraîne leur disparition.
Des effets psychiatriques mortels ou menaçant la vie, notamment des dépressions graves, des comportements suicidaires (idées suicidaires ou d’homicide, tentatives de suicide et suicide), des psychoses accompagnées d’hallucinations et des comportements agressifs, parfois dirigés vers les autres, ont été signalés chez certains patients présentant ou non des antécédents de troubles psychiatriques pendant un traitement d’association par la ribavirine et l’interféron alfa-2b péguylé ou par la ribavirine et l’interféron alfa-2b et pendant le suivi (voir la section EFFETS INDÉSIRABLES). D’autres effets sur le système nerveux central (SNC), se manifestant entre autres par de la confusion et d’autres altérations de l’état mental, ont été observés lors des traitements par des interférons alpha, y compris l’interféron alfa-2b péguylé.
On doit donc faire preuve d’une grande prudence quand on prescrit le traitement au moyen de PEGETRON® à des patients qui ont des antécédents de troubles psychiatriques et qui mentionnent avoir souffert de dépression grave. Si des troubles psychiatriques ou des effets indésirables touchant le SNC surviennent en cours de traitement, notamment la dépression clinique, il est recommandé de surveiller étroitement les patients durant le traitement et la période de suivi de six mois, en gardant à l’esprit la gravité éventuelle de tels effets. Si de tels symptômes apparaissent, le médecin prescripteur doit garder à l’esprit la gravité potentielle de ces effets indésirables. Si les symptômes persistent ou s’aggravent, il faut abandonner l’emploi de PEGETRON®.
Généralités
On ne doit pas administrer PEGETRON® aux patients qui ont de graves maladies débilitantes. Des études cliniques indiquent que l’utilisation de capsules PEGETRON® (ribavirine) en monothérapie n’est pas efficace et que les capsules PEGETRON® (ribavirine) ne doivent pas être utilisées seules. L’efficacité et l’innocuité de la ribavirine ont été évaluées dans un seul contexte : en association avec de l’interféron alfa-2b péguylé (PEGETRON®).
PEGETRON® peut causer des effets indésirables modérés ou graves qui nécessiteront une réduction de la dose ou la suspension temporaire du traitement avec les capsules PEGETRON® (ribavirine) ou la poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé), ou avec les deux médicaments à la fois. En général, ces mesures permettent de corriger ces effets indésirables, mais il faut parfois abandonner complètement le traitement. Des lignes directrices d’ajustement posologique plus rigoureuses s’appliquent aux patients atteints d’une maladie cardiaque (voir la section POSOLOGIE ET ADMINISTRATION).
Carcinogenèse et mutagenèse
Des études types de carcinogénicité ont été réalisées chez des rongeurs qui n’étaient que faiblement exposés à la ribavirine comparativement aux humains en contexte de traitement (facteur de 0,1 chez le rat et de 1 chez la souris); elles n’ont pas mis en évidence la tumorigénicité de cette substance. De plus, lors d’une étude de carcinogénicité de 26 semaines ayant pour modèle la souris hétérozygote p53 (+/-), la ribavirine n’a pas entraîné la formation de tumeurs à la dose maximale tolérée de 300 mg/kg (facteur d’exposition plasmatique par rapport à celui de l’homme : 2,5). La ribavirine ne s’est pas révélée carcinogène lorsqu’elle a été administrée durant deux ans à des rats à raison de doses pouvant atteindre 40 mg/kg (la dose correspondante chez l’humain est estimée à 5,71 mg/kg, ajustée en fonction de l’aire de la surface corporelle d’un adulte pesant 60 kg). Bien que ces études ne suggèrent pas que PEGETRON® (ribavirine) en capsules puisse avoir un pouvoir carcinogène chez l’humain, la dose susmentionnée était inférieure à la dose maximale tolérée. Par conséquent, l’étude de deux ans ne permet pas de déterminer avec exactitude le pouvoir carcinogène de la ribavirine. La ribavirine doit donc être considérée comme étant possiblement carcinogène.
La ribavirine a fait preuve d’effets génotoxiques et mutagènes dans certaines études de génotoxicité in vivo et in vitro. Des études ont révélé que la ribavirine n’exerce aucun effet oncogène chez la souris gavée de doses pouvant atteindre 75 mg/kg/jour, ni chez le rat gavé de doses pouvant aller jusqu’à 40 mg/kg/jour (voir la section TOXICOLOGIE).
Voir aussi la section TOXICOLOGIE pour connaître les données sur les animaux.
Système cardiovasculaire
Des cas de douleurs thoraciques, d’hypertension, d’arythmie cardiaque, d’ischémie cardiaque et d’infarctus du myocarde ont été signalés chez des patients présentant ou non des antécédents de troubles ou d’anomalies cardiaques consécutivement à l’emploi d’interférons alpha, y compris l’interféron alfa-2b péguylé (voir la section EFFETS INDÉSIRABLES). PEGETRON® ne devrait pas être administré aux patients ayant des antécédents de maladie cardiaque grave, y compris une cardiopathie instable ou non maîtrisée, remontant à moins de 6 mois. Comme c’est le cas pour tous les interférons alpha, l’administration de PEGETRON® exige une surveillance étroite du patient si celui-ci a des antécédents d’insuffisance cardiaque congestive, d’infarctus du myocarde, d’arythmies cardiaques, s’il est atteint d’arythmies ou l’a déjà été. En présence d’anomalie cardiaque, la réalisation d’une électrocardiographie avant et pendant le traitement est recommandée. Les arythmies cardiaques (surtout supraventriculaires) répondent habituellement au traitement antiarythmique classique mais peuvent commander l’abandon du traitement avec PEGETRON®. Dans de rares cas, une cardiomyopathie, qui peut être réversible lorsque le traitement à l’interféron alpha est arrêté, a été signalée chez des patients sans manifestation antérieure de maladie cardiaque.
Un cas de thrombose veineuse profonde a été signalé dans le cadre d’une étude clinique sur la reprise du traitement menée chez des patients qui avaient déjà connu l’échec d’un traitement associatif composé d’interféron et de ribavirine.
Hydratation : Il importe de maintenir une bonne hydratation des patients au cours du traitement avec PEGETRON®, une hypotension liée à une déplétion hydrique ayant été observée dans quelques cas au cours du traitement avec des interférons alpha, y compris l’interféron alfa-2b péguylé. Il pourrait se révéler nécessaire de compenser les pertes liquidiennes.
Troubles cérébrovasculaires
Des événements cérébrovasculaires ischémiques et hémorragiques ont été signalés chez des patients recevant un traitement à base d’interféron alfa, incluant l’interféron alfa-2b péguylé. Les événements sont survenus chez des patients présentant peu ou pas de facteurs de risque d’accident vasculaire cérébral, incluant les patients âgés de moins de 45 ans. Comme ces événements sont signalés de façon spontanée, on ne peut en estimer la fréquence, et il est difficile d’établir une relation de cause à effet entre le traitement à base d’interféron alfa et ces événements.
Troubles dentaires et périodontiques
Des troubles dentaires et périodontiques ont été signalés chez des patients recevant de la ribavirine et un interféron péguylé en concomitance. De plus, la sécheresse de la bouche pourrait nuire à l’état des dents et des muqueuses buccales durant un traitement à long terme à la ribavirine en concomitance avec l’interféron alfa-2b péguylé. Les patients doivent se brosser les dents avec soin deux fois par jour et passer un examen dentaire régulièrement. De plus, certains patients peuvent présenter des vomissements. Si c’est le cas, il faut leur conseiller de bien se rincer la bouche par après.
Oreilles/nez/gorge
Des troubles auditifs et des cas de perte auditive ont été signalés à la suite de l’emploi d’interférons alpha, y compris l’interféron alfa-2b péguylé.
Système endocrinien/métabolisme
Diabète sucré et hyperglycémie : Comme pour les autres interférons alpha, on a observé des cas de diabète sucré et d’hyperglycémie chez les patients traités avec l’interféron alfa-2b péguylé. La glycémie des patients symptomatiques doit faire l’objet d’un suivi. Il peut être nécessaire d’ajuster les doses de la médication antidiabétique chez les patients atteints de diabète sucré.
Altération de la fonction thyroïdienne : On a signalé, quoique rarement, des cas d’anomalies de la fonction thyroïdienne se traduisant par une hypothyroïdie ou une hyperthyroïdie chez des patients atteints d’hépatite C chronique traitée à l’aide d’un interféron alpha, y compris l’interféron alfa-2b péguylé. Le dysfonctionnement thyroïdien apparu durant le traitement peut disparaître ou non à l’arrêt de celui-ci. Il convient de mesurer le taux de thyrotrophine (TSH) de tout patient qui présente des symptômes évocateurs d’un trouble thyroïdien alors qu’il suit un traitement avec PEGETRON®. En présence d’un trouble thyroïdien, on peut instaurer ou poursuivre le traitement avec PEGETRON® dans la mesure où l’on peut maintenir le taux de TSH dans les limites de la normale à l’aide de médicaments.
Hypertriglycéridémie : Des cas d’hypertriglycéridémie ou d’aggravation, parfois marquée, d’une hypertriglycéridémie ont été observés durant le traitement avec l’interféron alfa-2b péguylé. Une surveillance de la lipidémie est donc recommandée.
Appareil gastro-intestinal
Colite : Comme avec les autres interférons alpha, des cas de colite ulcéreuse et de colite ischémique, parfois sérieux, ont été observés dans les 12 semaines suivant le début du traitement avec l’interféron alfa-2b péguylé. Il importe de mettre immédiatement fin au traitement avec PEGETRON® si des symptômes de colite se déclarent (les manifestations typiques comprennent les douleurs abdominales, la diarrhée sanglante et la fièvre). La colite se résorbe habituellement entre 1 et 3 semaines après l’interruption du traitement avec un interféron alpha.
Fonction hématologique
Anémie : Au cours des études cliniques, on a observé une anémie hémolytique (hémoglobinémie inférieure à 10 g/dL) chez une proportion de patients traités à l’aide de ribavirine associée à de l’interféron alfa-2b péguylé pouvant aller jusqu’à 28 %. L’anémie s’est manifestée entre la première et la 4e semaine de traitement avec PEGETRON® (ribavirine) en capsule. En raison de cette chute initiale marquée de l’hémoglobinémie, on recommande d’effectuer un hémogramme avant d’amorcer le traitement, puis après 2 et 4 semaines de traitement ou à intervalles plus rapprochés si l’état du patient l’exige. On doit ensuite suivre le patient en fonction de son état clinique.
Bien que la ribavirine n’exerce pas d’effet nocif direct sur la fonction cardiovasculaire, l’anémie qui accompagne le traitement au moyen de ce médicament peut entraîner une détérioration de la fonction cardiaque ou l’exacerbation des symptômes d’une coronaropathie préexistante. On doit donc évaluer la fonction cardiaque des patients avant d’entreprendre le traitement et la surveiller de manière appropriée tout au long du traitement. On devra interrompre temporairement le traitement ou l’abandonner si l’on constate une détérioration quelconque de la fonction cardiovasculaire (voir la section POSOLOGIE ET ADMINISTRATION). Puisque l’anémie provoquée par le médicament peut aggraver les maladies cardiaques, on ne doit pas administrer PEGETRON® aux patients qui ont des antécédents de cardiopathie importante ou instable.
On ne doit pas administrer PEGETRON® aux patients qui présentent une hémoglobinopathie (p. ex., thalassémie, drépanocytose).
Fonctions hépatique/biliaire/pancréatique
Insuffisance hépatique : L’interféron alfa-2b péguylé augmente le risque de décompensation hépatique et de décès chez les patients avec cirrhose. Surveiller la fonction hépatique par la mesure des taux sériques de bilirubine, d’ALAT (alanine aminotransférase), d’ASAT (aspartate aminotransférase), de phosphatase alcaline et de LDH (lactate déshydrogénase) aux semaines 2, 8 et 12 suivant l’initiation du traitement par l’interféron alfa-2b péguylé, puis tous les 6 mois durant le traitement par l’interféron alfa-2b péguylé. Interrompre définitivement l’administration d’interféron alfa-2b péguylé en cas de manifestation de lésion hépatique grave (grade 3) ou de décompensation hépatique (score Child-Pugh > 6 [classes B et C]).
Fonction hépatique : Il faut surveiller étroitement l’état de tout patient chez lequel des anomalies fonctionnelles hépatiques ou une hépatopathie surviennent pendant le traitement. Comme c’est le cas avec tous les interférons, on doit mettre fin au traitement avec PEGETRON® chez tous les patients chez lesquels on note une prolongation des marqueurs de la coagulation, ou de tout autre marqueur de la fonction hépatique, qui pourrait laisser soupçonner une décompensation hépatique (voir la section POSOLOGIE ET ADMINISTRATION). L’efficacité et l’innocuité de l’interféron alfa-2b péguylé n’ont pas été évaluées chez les patients présentant un dysfonctionnement hépatique grave. PEGETRON® ne doit donc pas être employé chez ces patients. Le traitement avec PEGETRON® doit être interrompu chez tous les patients qui présentent les signes et les symptômes d’une insuffisance hépatique. Les patients doivent subir des tests pour déceler la présence d’anticorps du virus de l’hépatite C (VHC). Les autres causes d’hépatite chronique, dont l’hépatite auto-immune, doivent être écartées.
On dispose de peu de données sur le traitement avec PEGETRON® de patients atteints d’un dysfonctionnement hépatique léger ou modéré. Dans une étude de phase I menée en mode parallèle auprès d’un petit nombre de patients (n = de 5 à 7 sujets par groupe) présentant divers degrés de dysfonctionnement hépatique (léger, modéré ou grave), on a observé, après l’administration d’une dose unique, une hausse de la Cmax proportionnelle à la gravité du dysfonctionnement hépatique (p < 0,05). On n’a observé aucune différence statistiquement significative au chapitre de l’ASCt, néanmoins la petite taille de la population étudiée interdit quelque généralisation que ce soit.
Pancréatite : Une pancréatite, menaçant parfois le pronostic vital, s’est produite chez des patients traités avec les interférons alpha, y compris l’interféron alfa-2b péguylé. Le traitement avec PEGETRON® doit être suspendu si des signes ou des symptômes de pancréatite se manifestent. Le traitement doit être abandonné chez les patients dont la pancréatite est confirmée.
Système immunitaire
Hypersensibilité aiguë : Des réactions d’hypersensibilité aiguë (telles que angiœdème, bronchoconstriction et anaphylaxie) ont été observées en de rares occasions durant le traitement avec un interféron alpha. Si de telles réactions survenaient pendant le traitement avec PEGETRON®, on doit cesser l’administration des médicaments et entreprendre immédiatement le traitement médical approprié. Comme avec les autres interférons alpha, on a observé de rares cas d’urticaire durant le traitement avec l’interféron alfa-2b péguylé. Il n’y a pas lieu d’interrompre le traitement dans les cas d’éruptions cutanées transitoires.
Toxicité de la moelle osseuse : Les interférons alpha, y compris l’interféron alfa-2b péguylé, peuvent altérer la fonction de la moelle osseuse, effet pouvant se traduire par une cytopénie grave. Comme les autres interférons alpha, l’interféron alfa-2b péguylé peut entraîner, quoique très rarement, une anémie aplasique. Il faut réduire la posologie de PEGETRON® ou mettre fin au traitement chez les patients dont le nombre de neutrophiles ou de plaquettes diminue (voir la rubrique Ajustement de la posologie de la section POSOLOGIE ET ADMINISTRATION).
Effets immunologiques : On a associé un certain nombre de réactions cutanées à médiation immunitaire à l’emploi d’interférons alpha : elles allaient de l’érythème polymorphe à des cas plus graves, mais très rares, de syndrome de Stevens-Johnson et d’érythrodermie bulleuse avec épidermolyse.
Maladie auto-immune : La formation d’auto-anticorps a été signalée dans le cadre de traitements à l’aide d’interférons alpha, y compris l’interféron alfa-2b péguylé. Pendant un traitement avec un interféron, les manifestations cliniques des maladies auto-immunes sont davantage susceptibles de se produire chez les personnes prédisposées à ce type d’affections.
Fièvre : Bien que le traitement avec l’interféron puisse provoquer des symptômes pseudo-grippaux, on doit écarter toute autre cause possible de fièvre persistante avant de l’imputer au traitement.
Système nerveux
Une obnubilation importante et le coma, y compris des cas d’encéphalopathie, ont été observés chez certains patients, habituellement des personnes âgées, traités à doses élevées. Bien que ces réactions soient généralement réversibles à l’arrêt du traitement, leur disparition a demandé jusqu’à 3 semaines chez quelques sujets. Des crises convulsives se sont produites en de très rares occasions avec de fortes doses d’interféron alfa-2b péguylé.
Effets sur la capacité de conduire et de faire fonctionner des machines : Il importe de dire aux patients que le traitement avec PEGETRON® rend fatigués, somnolents ou confus d’éviter de conduire ou de faire fonctionner des machines.
Troubles ophtalmiques
Altérations oculaires : Comme c’est le cas avec les autres interférons alpha, des troubles oculaires, notamment des rétinopathies (y compris l’œdème maculaire), des hémorragies rétiniennes, l’obstruction de l’artère ou de la veine de la rétine, un décollement séreux rétinien, des exsudats rétiniens blancs, l’altération de l’acuité visuelle ou du champ visuel, la névrite optique et l’œdème papillaire, ont été observés, bien que rarement, à la suite d’un traitement avec l’interféron alfa-2b péguylé (voir la section EFFETS INDÉSIRABLES). Ces effets ont été signalés après plusieurs mois de traitement, mais également après des périodes de traitement plus courtes. Tout patient devrait subir un examen des yeux au début du traitement. Il faut procéder sans tarder à un examen approfondi des yeux de tout patient qui se plaint de symptômes oculaires, y compris d’une altération de son acuité visuelle ou de son champ visuel, pendant le traitement avec PEGETRON®. Comme ces troubles peuvent découler d’autres problèmes de santé, la réalisation périodique d’un examen des yeux pendant le traitement avec PEGETRON® est recommandée chez tout patient atteint d’une affection pouvant être associée à une rétinopathie, comme le diabète ou l’hypertension artérielle. On doit envisager de mettre fin au traitement avec PEGETRON® dans les cas d’apparition ou d’aggravation de troubles ophtalmiques.
Psychiatrie
Patients avec consommation/abus de psychotropes : Les patients infectés par le VHC ayant un trouble de toxicomanie (alcool, cannabis ou autres) ont un risque plus élevé de développer des troubles psychiatriques ou d’exacerber un trouble psychiatrique préexistant lorsqu’ils sont traités par l’interféron alpha. Si le traitement par l’interféron alpha est considéré nécessaire chez ces patients, les comorbidités psychiatriques et le risque de consommation de psychotropes doivent faire l’objet d’une évaluation et d’une prise en charge adéquate avant de débuter le traitement. Si nécessaire, une approche multidisciplinaire faisant, entre autres, intervenir un prestataire de soins de santé mentale ou un spécialiste en toxicomanie doit être envisagée pour évaluer, traiter et suivre le patient. Ces patients doivent faire l’objet d’un suivi étroit durant le traitement et même suite à la fin du traitement. Une intervention précoce est recommandée en cas d’apparition ou de réapparition de troubles psychiatriques ou de toxicomanie.
Fonction rénale
Fonction rénale : Il est recommandé d’évaluer la fonction rénale de tous les patients avant l’instauration du traitement avec PEGETRON® et de les surveiller étroitement pendant toute la durée du traitement (voir la section POSOLOGIE ET ADMINISTRATION). Des augmentations du taux sérique de créatinine ont été observées chez des patients présentant une insuffisance rénale et traités avec des interférons, y compris PEGETRON®. Chez les patients présentant un dysfonctionnement rénal, il faut surveiller attentivement l’apparition de signes et de symptômes d’effets toxiques du traitement, entre autres des augmentations du taux de créatinine sérique. Il faudrait, dans ces cas, réduire la dose hebdomadaire d’interféron alfa-2b péguylé si cela est indiqué sur le plan médical (voir la section POSOLOGIE ET ADMINISTRATION). Les patients qui présentent un dysfonctionnement rénal et(ou) ceux qui sont âgés de plus de 50 ans doivent être surveillés plus attentivement, au niveau de l’apparition d’une anémie. PEGETRON® ne doit pas être utilisé chez les patients présentant un dysfonctionnement rénal grave (clairance de la créatinine inférieure à 50 mL/min), car l’élimination de l’interféron alfa-2b péguylé est ralentie en présence d’une atteinte rénale importante (voir les sections MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et CONTRE-INDICATIONS). Si le taux de créatinine sérique s’élève à plus de 2 mg/dL, il faut interrompre le traitement avec PEGETRON®.
On a évalué la pharmacocinétique de la ribavirine chez un petit nombre de sujets présentant divers degrés d’atteinte rénale (n = 6 par groupe), à la suite de l’administration, par voie orale, d’une dose unique (400 mg) de ribavirine. On a observé une hausse à la fois de la Cmax et de l’ASCt de la ribavirine qui semblait proportionnelle au degré de dysfonctionnement rénal. La petite taille des échantillons étudiés ne permet pas de faire des recommandations posologiques valables et on ne peut donc pas recommander l’usage de PEGETRON® en présence d’un dysfonctionnement rénal modéré ou grave.
Appareil respiratoire
Altération de la fonction pulmonaire : Comme avec les autres interférons alpha, on a observé, en de rares occasions, des cas d’infiltrats pulmonaires, de pneumopathie inflammatoire, d’hypertension pulmonaire ou de pneumonie, entraînant parfois le décès, chez des patients traités avec l’interféron alfa-2b péguylé. On doit effectuer une radiographie thoracique chez tout patient qui souffre de fièvre, de toux, de dyspnée ou d’autres symptômes d’ordre respiratoire. Si les résultats de cet examen révèlent la présence d’infiltrats pulmonaires ou mettent en évidence une altération de la fonction pulmonaire, on doit placer le patient sous étroite surveillance et, si nécessaire, interrompre le traitement avec PEGETRON®. L’interruption rapide du traitement alliée à une corticothérapie semble faire disparaître ces effets indésirables (EI) de nature pulmonaire. De plus, ces derniers ont été signalés plus fréquemment dans les cas où du shosaikoto (aussi connu sous le nom de Xiao Chai Hu Tang), un remède chinois à base d’herbes, et l’interféron alpha étaient administrés de façon concomitante. PEGETRON® ne devrait pas être administré à des personnes présentant une bronchopneumopathie chronique obstructive (BPCO).
Fonction sexuelle/reproduction
Répercussions sur la fertilité : Aucune étude toxicologique visant à déterminer l’effet de l’interféron alfa-2b péguylé associé à la ribavirine sur la capacité de reproduction n’a été réalisée. Cependant, les données fournies ci-dessous concernant l’emploi de ces agents en monothérapie indiquent qu’ils ont tous deux des effets néfastes sur la reproduction. Il faut donc présumer que les effets de chacun des deux agents seront également exercés par leur association.
Les interférons, y compris l’interféron alfa-2b péguylé, peuvent avoir un effet néfaste sur la fertilité. On a observé des anomalies du cycle menstruel dans des études sur l’emploi d’interféron chez des primates non humains. Des diminutions des concentrations sériques d’estradiol et de progestérone ont aussi été signalées chez des femmes traitées au moyen de l’interféron leucocytaire humain. Les effets de l’interféron sur la fertilité masculine n’ont pas été étudiés. Un effet possible sur la fertilité masculine est donc également à considérer. On a évalué la génotoxicité et le pouvoir clastogène de l’interféron alfa-2b péguylé dans le cadre d’études sur bactéries (test d’Ames) et cellules de mammifères (leucocytes humains du sang périphérique); les résultats de ces deux études se sont révélés négatifs.
On doit être prudent en administrant PEGETRON® à des hommes fertiles. Des études réalisées chez la souris en vue d’évaluer l’évolution et la réversibilité de la dégénérescence testiculaire causée par la ribavirine administrée durant 3 ou 6 mois à des doses de 15 à 150 mg/kg/jour (correspondant à des doses de 1,25 à 12,5 mg/kg/jour chez l’humain, après ajustement en fonction de la surface corporelle d’un adulte de 60 kg, soit de 0,2 à 0,8 fois la dose maximale quotidienne chez l’humain) ont révélé des anomalies spermatiques. Cette toxicité testiculaire causée par la ribavirine avait pour ainsi dire disparu totalement après un ou deux cycles de spermatogenèse à la suite de l’arrêt du traitement.
Peau
Maladie psoriasique et sarcoïdose : Comme on a associé des cas d’exacerbation de maladie psoriasique et de sarcoïdose au traitement avec les interférons alpha, y compris l’interféron alfa-2b péguylé, on ne recommande l’emploi de PEGETRON® chez les patients atteints de psoriasis ou de sarcoïdose que si les avantages escomptés du traitement l’emportent sur les risques possibles qu’il comporte.
Populations particulières
Femmes enceintes (voir la section CONTRE-INDICATIONS) : PEGETRON® ne doit pas être utilisé chez les femmes enceintes. L’interféron alfa-2b a eu des effets abortifs chez Macaca mulatta (singes rhésus) aux doses de 15 et de 30 × 106 UI/kg (soit l’équivalent de doses de 5 et de 10 × 106 UI/kg après ajustement en fonction de la surface corporelle d’un humain de 60 kg). Il est fort probable que l’interféron alfa-2b péguylé exerce les mêmes effets. Il est connu que des doses élevées d’autres formes d’interférons alpha et bêta ont des effets anovulatoires et abortifs chez le singe rhésus.
On a découvert que la ribavirine avait des effets tératogènes ou embryocides importants chez toutes les espèces animales pour lesquelles on avait effectué des études rigoureuses à ce chapitre. Ces effets sont survenus à la suite de l’administration de doses aussi faibles qu’un vingtième de la dose recommandée chez l’humain. On a noté des malformations du crâne, du palais, des yeux, des mâchoires, des membres, du squelette et de l’appareil digestif. La fréquence et la gravité des effets tératogènes étaient proportionnelles à la dose de ribavirine administrée. On a constaté une baisse du taux de survie des fœtus et de la progéniture. Les études classiques sur l’embryotoxicité et la tératogenèse effectuées chez le lapin et le rat ont montré que les doses dénuées de tels effets étaient nettement inférieures à la dose clinique suggérée (0,3 mg/kg/jour pour le rat et le lapin, soit environ 0,06 fois la dose quotidienne de ribavirine recommandée chez l’humain). On n’a observé aucun effet toxique chez la mère ou sa progéniture au cours d’une étude de toxicité périnatale et postnatale pendant laquelle on a administré à des rats, par voie orale, une dose de ribavirine allant jusqu’à 1 mg/kg/jour (ce qui correspond à une dose de 0,17 mg/kg chez l’humain, après ajustement en fonction de la surface corporelle d’un adulte de 60 kg, soit environ 0,01 fois la dose maximale quotidienne de ribavirine recommandée chez l’humain).
Traitement et post-traitement : Risque potentiel pour le fœtus : En raison des effets tératogènes possibles des capsules PEGETRON® (ribavirine) chez l’humain, on recommande aux patients masculins de prendre les mesures nécessaires pour éviter tout risque de grossesse chez leurs partenaires de sexe féminin durant le traitement avec PEGETRON® et durant les six mois qui suivent la fin du traitement (soit une période correspondant à 15 fois la demi-vie d’élimination de la ribavirine). On sait que la ribavirine s’accumule dans les espaces intracellulaires et qu’elle est éliminée très lentement de l’organisme. Dans le cadre d’études chez les animaux, la ribavirine a entraîné des modifications spermatiques à des doses inférieures à la dose clinique. On ne sait pas dans quelle mesure la ribavirine présente dans les spermatozoïdes risque d’avoir les effets tératogènes qu’on lui connaît au moment de la fécondation de l’ovule. À l’issue d’une étude de létalité dominante réalisée chez le rat, on a conclu que celle-ci n’était pas provoquée par la ribavirine administrée à des doses allant jusqu’à 200 mg/kg durant 5 jours (ce qui correspond à des doses situées entre 7,14 et 28,6 mg/kg chez l’humain, après ajustement en fonction de la surface corporelle d’un adulte de 60 kg, soit environ 1,7 fois la dose maximale quotidienne recommandée de ribavirine chez l’humain).
Les femmes qui peuvent procréer et leurs partenaires masculins ne doivent pas recevoir de traitement avec PEGETRON® à moins d’utiliser une méthode de contraception efficace (deux moyens contraceptifs fiables, un pour chaque partenaire) pendant toute la durée du traitement. Par ailleurs, la demi-vie (t1/2) de la ribavirine étant de 12 jours après l’administration de doses répétées, cette contraception doit être maintenue durant les 6 mois qui suivent la fin du traitement.
Les hommes traités au moyen de PEGETRON® et leurs partenaires de sexe féminin doivent utiliser une méthode de contraception efficace (deux moyens contraceptifs fiables, un pour chaque partenaire) durant tout le traitement et aussi durant les 6 mois qui suivent la fin du traitement (soit durant une période correspondant à 15 fois la demi-vie d’élimination de la ribavirine).
Si une grossesse survient pendant le traitement ou les 6 mois qui suivent la fin du traitement, la patiente ou la partenaire du patient doit être informée des effets tératogènes importants des capsules PEGETRON® (ribavirine) chez le fœtus. De plus, les médecins doivent signaler de telles grossesses au Centre d’information médicale de Merck Canada Inc. en téléphonant au 1 800 567-2594.
Femmes qui allaitent : On ne sait pas si l’interféron alfa-2b, l’interféron alfa-2b péguylé ou la ribavirine sont excrétés dans le lait maternel. Étant donné le risque de réactions défavorables graves que pourrait provoquer PEGETRON® chez les nourrissons, les femmes qui allaitent doivent cesser de le faire avant d’entreprendre un traitement avec PEGETRON®.
Pédiatrie (< 18 ans) : L’efficacité et l’innocuité de PEGETRON® dans cette population n’ont pas été évaluées (voir la section INDICATION ET USAGE CLINIQUE). L’emploi de PEGETRON® est donc déconseillé chez l’enfant et l’adolescent de moins de 18 ans.
Co-infection par le VHC et le VIH ou le VHB : L’efficacité et l’innocuité du traitement avec PEGETRON® n’ont pas été établies chez les patients atteints d’hépatite C et infectés par le virus de l’immunodéficience humaine (VIH) ou le virus de l’hépatite B (VHB).
Transplantation : L’efficacité et l’innocuité du traitement avec PEGETRON® n’ont pas été établies chez les patients ayant subi une transplantation du foie ou d’un autre organe. Des données préliminaires révèlent que les traitements par un interféron alpha peuvent être associés à une augmentation du taux de rejet du greffon chez les greffés du rein. Des cas de rejet du greffon ont également été signalés chez des patients greffés du foie, mais on n’a pu établir de lien de cause à effet entre ce phénomène et le traitement au moyen d’un interféron alpha.
Surveillance et analyses de laboratoire
La réalisation des analyses sanguines courantes, d’un bilan biochimique et d’épreuves fonctionnelles thyroïdiennes est obligatoire chez tout patient avant la mise en route du traitement avec PEGETRON®. Pour ce faire, on peut se guider sur les valeurs préthérapeutiques acceptables suivantes :
- hémoglobine : ≥ 12 g/dL (femmes); ≥ 13 g/dL (hommes)
- plaquettes : ≥ 100 × 109/L
- neutrophiles : ≥ 1,5 × 10⁹/L
- TSH : dans les limites de la normale
Ces épreuves devront être répétées 2 et 4 semaines après le début du traitement, puis périodiquement selon l’état clinique du patient.
L’uricémie pourrait augmenter en raison d’une hémolyse provoquée par les capsules PEGETRON® (ribavirine); par conséquent, il faut être à l’affût de tout signe de goutte chez les patients prédisposés.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables
Des effets indésirables potentiellement graves associés à PEGETRON® ont été signalés dans le cadre d’études cliniques contrôlées (voir EFFETS INDÉSIRABLES, Renseignements d’innocuité généraux).
Les effets indésirables le plus souvent (≥ 25 %) signalés avec PEGETRON® étaient la fatigue, la fièvre, les céphalées, les rigors, la myalgie, l’insomnie, l’inflammation au point d’injection, les réactions au point d’injection, les symptômes pseudo-grippaux, la perte de poids, l’anorexie, les nausées, l’arthralgie, la myalgie, la dépression, l’irritabilité, la dyspnée, l’alopécie, le prurit, l’anémie et la neutropénie. Les effets indésirables le plus souvent signalés étaient surtout d’intensité légère à modérée et pouvaient être pris en charge sans avoir à ajuster la dose du médicament ou à cesser le traitement.
Effets indésirables rapportés dans les études cliniques
Puisque les études cliniques sont menées dans des conditions très particulières, les taux d’effets indésirables peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’études cliniques s’avèrent utiles pour déterminer les effets indésirables liés au médicament et leurs taux approximatifs.
L’innocuité de PEGETRON® a été évaluée au cours de deux études cliniques contrôlées ayant réuni plus de 3 500 patients adultes infectés par le VHC et n’ayant jamais été traités à qui on a administré de la ribavirine et de l’interféron alfa-2b péguylé durant une période maximale de 48 semaines. En outre, l’innocuité de PEGETRON® a été évaluée dans le cadre d’une étude clinique contrôlée menée chez plus de 2 200 adultes infectés par le VHC qui avaient déjà connu l’échec d’un traitement associatif composé d’interféron alpha et de ribavirine et qui, par la suite, ont été traités à l’interféron alfa-2b péguylé durant une période maximale de 48 semaines.
Étude 1 : Ribavirine plus interféron alfa-2b péguylé vs ribavirine plus interféron alfa-2b chez des patients n’ayant jamais été traités
Une étude à répartition aléatoire sur PEGETRON® a comparé un traitement au moyen de deux schémas posologiques d’interféron alfa-2b péguylé et de ribavirine (interféron alfa-2b péguylé à 1,5 mcg/kg par voie sous-cutanée une fois par semaine / capsules de ribavirine à 800 mg par voie orale par jour [en doses fractionnées]; interféron alfa-2b péguylé à 1,5 mcg/kg par voie sous-cutanée une fois par semaine pendant quatre semaines, puis à 0,5 mcg/kg par voie sous-cutanée une fois par semaine pendant 44 semaines / ribavirine à 1 000/1 200 mg par voie orale par jour [en doses fractionnées]) avec un traitement au moyen de l’INTRON A® (interféron alfa-2b) [3 MUI par voie sous-cutanée trois fois par semaine / ribavirine à 1 000/1 200 mg par voie orale par jour (en doses fractionnées)] chez 1 530 adultes. Les patients n’ayant jamais reçu d’interféron ont été traités pendant 48 semaines et suivis pendant 24 semaines après le traitement.
Les EI le plus fréquemment observés qui se sont produits chez ≥ 10 % des patients sont indiqués dans le tableau ci-après et sont classés en fonction des groupes de traitement. Tableau 1 – Effets indésirables signalés dans le cadre de l’étude 1 (10 % des patients, dans l’un ou l’autre groupe de traitement)
| % de patients | ||||
| PEGETRON® | interféron alfa-2b + ribavirine | |||
| PEG2b 1,5/R | ||||
| PEG2b 0,5/R | I/R | |||
| 800 mg | > 10,6 mg/kg | n = 514 | n = 505 | |
| n = 511 | n = 188 | |||
Point d’injection Inflammation Réaction Système nerveux autonome Sécheresse de la bouche Transpiration profuse Organisme entier Asthénie Fatigue Fièvre Céphalées Symptômes pseudo-grippaux Frissons Douleur au QSD1 Perte de poids Système nerveux central Étourdissements Appareil digestif Douleur abdominale Anorexie Diarrhée Nausées Vomissements Appareil musculosquelettique Arthralgie Douleur musculosquelettique Myalgie Troubles psychiatriques Anxiété Difficulté de concentration Dépression Labilité émotionnelle Insomnie Irritabilité Mécanismes de résistance Infection virale Appareil respiratoire Toux Dyspnée Pharyngite Rhinite Peau et annexes Alopécie Prurit Éruptions cutanées Sécheresse de la peau | 25 58 12 11 18 64 46 62 24 48 12 29 21 13 32 22 43 14 34 21 56 15 17 31 11 40 35 12 17 26 12 8 36 29 24 24 | 20 54 11 7 28 56 41 59 21 43 10 30 18 15 35 22 43 16 32 19 51 16 19 34 11 38 32 15 19 27 16 10 45 28 23 26 | 27 59 8 9 16 62 44 58 27 45 7 17 19 12 29 16 36 14 34 17 48 15 16 29 11 40 34 10 15 23 11 8 29 26 22 18 | 18 36 8 7 18 60 33 58 23 41 6 20 17 13 27 17 33 12 28 19 50 15 21 34 10 41 34 12 13 24 13 6 32 28 23 23 |
PEG2b = interféron alfa-2b péguylé R = ribavirine
I = interféron alfa-2b
1 Quadrant supérieur droit
Les effets indésirables signalés chez 5 à 10 % des patients appartenant au groupe qui recevait la dose recommandée de PEGETRON® ont été les suivants : douleur thoracique, douleur au quadrant supérieur droit, paresthésie, hypothyroïdie, constipation, dyspepsie, tachycardie, agitation, nervosité, ménorragie, troubles menstruels, toux sèche, rhinite, dysgueusie et vision brouillée.
Les effets indésirables signalés chez 2 à 5 % des patients appartenant au groupe qui recevait la dose recommandée de PEGETRON® ont été les suivants : douleur au point d’injection, bouffées vasomotrices, hypotension, troubles des glandes lacrymales, érythème, malaises, hypertension, syncope, confusion, hyperesthésie, hypoesthésie, hypertonie, diminution de la libido, tremblements, vertiges, hyperthyroïdie, flatulences, saignements gingivaux, glossite, selles molles, stomatite, gingivite ulcéronécrotique aiguë, déficience ou perte auditive, acouphènes, palpitations, soif, thrombocytopénie, comportement agressif, somnolence, herpès, infection fongique, aménorrhée, prostatite, otite moyenne, bronchite, congestion nasale, troubles respiratoires, rhinorrhée, sinusite, eczéma, texture anormale des cheveux, réactions de photosensibilité, éruptions érythémateuses, éruptions maculopapuleuses, migraines, conjonctivite, neutropénie, troubles thyroïdiens, douleurs oculaires, apathie et adénopathie.
Étude 2 (IDEAL) : Ribavirine plus interféron alfa-2b péguylé vs ribavirine plus interféron alfa-2a péguylé chez des patients n’ayant jamais été traités
Cette étude sur PEGETRON® menée chez 3 070 adultes a comparé deux doses d’interféron alfa-2b péguylé (1,5 mcg/kg/semaine et 1,0 mcg/kg/semaine) en concomitance avec de la ribavirine (800 à 1 400 mg/jour) et comprenait un troisième groupe de traitement dans lequel les patients recevaient l’association interféron alfa-2a péguylé (180 mcg/semaine) et ribavirine (1 000 à 1 200 mg/jour).
Tableau 2 – Effets indésirables signalés dans le cadre de l’étude 2 et survenant chez ≥ 1 % des patients de chaque groupe PEG2b
| Classification SOC/Effets indésirables | Nombre (%) de patients | ||
| PEG2b 1,5/R n = 1 019 | PEG2b 1,0/R n = 1 016 | PEG2a/R n =1 035 | |
Troubles du sang et du système lymphatique Anémie Neutropénie Leucopénie Thrombocytopénie Anémie hémolytique | 499 (49) 343 (34) 263 (26) 95 (9) 28 (3) 16 (2) | 413 (41) 293 (29) 188 (19) 69 (7) 23 (2) 8 (< 1) | 540 (52) 348 (34) 325 (31) 106 (10) 66 (6) 3 (< 1) |
Troubles cardiaques Palpitations | 23 (2) 9 (< 1) | 34 (3) 23 (2) | 29 (3) 16 (2) |
Troubles auditifs et labyrinthiques Acouphène | 46 (5) 19 (2) | 46 (5) 13 (1) | 43 (4) 9 (< 1) |
Troubles endocriniens Hypothyroïdie Hyperthyroïdie | 61 (6) 54 (5) 13 (1) | 55 (5) 38 (4) 22 (2) | 61 (6) 46 (4) 21 (2) |
Troubles oculaires Vision brouillée Sécheresse des yeux Douleurs aux yeux Photophobie Exsudation rétinienne Troubles de la vision | 133 (13) 38 (4) 30 (3) 11 (1) 14 (1) 12 (1) 11 (1) | 113 (11) 54 (5) 17 (2) 5 (< 1) 7 (< 1) 4 (< 1) 9 (< 1) | 146 (14) 64 (6) 35 (3) 13 (1) 5 (< 1) 8 (< 1) 12 (1) |
Troubles gastro-intestinaux Nausées Diarrhée | 630 (62) 412 (40) 154 (15) | 583 (57) 357 (35) 162 (16) | 577 (56) 351 (34) 147 (14) |
| Classification SOC/Effets indésirables | Nombre (%) de patients | ||
| PEG2b 1,5/R n = 1 019 | PEG2b 1,0/R n = 1 016 | PEG2a/R n =1 035 | |
Vomissements Constipation Sécheresse de la bouche Douleur abdominale Dyspepsie Douleur abdominale supérieure Stomatite Reflux gastro-œsophagien Ulcération buccale Distension abdominale Stomatite aphteuse Malaises abdominaux Chéilite Glossodynie Malaises gastriques Flatulences Saignements gingivaux | 121 (12) 51 (5) 53 (5) 38 (4) 45 (4) 32 (3) 28 (3) 23 (2) 17 (2) 13 (1) 12 (1) 6 (< 1) 14 (1) 14 (1) 15 (1) 8 (< 1) 10 (1) | 100 (10) 59 (6) 50 (5) 31 (3) 42 (4) 32 (3) 33 (3) 25 (2) 21 (2) 11 (1) 10 (1) 10 (1) 6 (< 1) 14 (1) 14 (1) 10 (1) 6 (< 1) | 87 (8) 51 (5) 45 (4) 37 (4) 55 (5) 36 (3) 25 (2) 33 (3) 21 (2) 15 (1) 12 (1) 3 (< 1) 5 (< 1) 11 (1) 12 (1) 5 (< 1) 3 (< 1) |
Troubles généraux et au point d’administration Fatigue Frissons Pyrexie Irritabilité Affection pseudo-grippale Érythème au point d’injection Douleur Réaction au point d’injection Asthénie Douleur thoracique Éruption cutanée au point d’injection Prurit au point d’injection Malaises à la poitrine Sensation anormale Malaise Irritation au point d’injection Douleur au point d’injection Œdème périphérique Intolérance aux variations de température | 917 (90) 663 (65) 397 (39) 352 (35) 251 (25) 164 (16) 166 (16) 120 (12) 101 (10) 50 (5) 39 (4) 41 (4) 29 (3) 16 (2) 19 (2) 21 (2) 12 (1) 12 (1) 5 (< 1) 6 (< 1) | 933 (92) 665 (65) 362 (36) 323 (32) 259 (25) 152 (15) 178 (18) 133 (13) 112 (11) 43 (4) 31 (3) 38 (4) 19 (2) 22 (2) 10 (1) 18 (2) 10 (1) 13 (1) 11 (1) 10 (1) | 892 (86) 649 (63) 241 (23) 219 (21) 262 (25) 157 (15) 123 (12) 90 (9) 57 (6) 41 (4) 27 (3) 20 (2) 13 (1) 12 (1) 12 (1) 20 (2) 7 (< 1) 8 (< 1) 11 (1) 3 (< 1) |
Infections et infestations Sinusite Grippe Bronchite Cellulite Herpès buccal Infection des voies respiratoires supérieures | 162 (16) 30 (3) 20 (2) 14 (1) 7 (< 1) 14 (1) 7 (< 1) | 152 (15) 11 (1) 19 (2) 11 (1) 10 (1) 20 (2) 19 (2) | 197 (19) 27 (3) 14 (1) 21 (2) 9 (< 1) 19 (2) 19 (2) |
Évaluations en laboratoire Perte de poids Baisse du taux d’hémoglobine Augmentation du taux sanguin d’amylase Augmentation du taux sanguin de thyréostimuline Baisse du taux de neutrophiles Baisse du taux de plaquettes | 225 (22) 135 (13) 21 (2) 7 (< 1) 12 (1) 13 (1) 12 (1) | 183 (18) 100 (10) 19 (2) 12 (1) 13 (1) 7 (< 1) 9 (< 1) | 189 (18) 100 (10) 21 (2) 5 (< 1) 11 (1) 13 (1) 15 (1) |
Troubles du métabolisme et de la nutrition Baisse de l’appétit Anorexie Hyperuricémie Déshydratation | 340 (33) 182 (18) 121 (12) 14 (1) 11 (1) | 284 (28) 156 (15) 95 (9) 17 (2) 6 (< 1) | 252 (24) 141 (14) 75 (7) 17 (2) 7 (< 1) |
| Classification SOC/Effets indésirables | Nombre (%) de patients | ||
| PEG2b 1,5/R n = 1 019 | PEG2b 1,0/R n = 1 016 | PEG2a/R n =1 035 | |
Douleurs musculosquelettiques Myalgie Arthralgie Dorsalgie Spasmes musculaires Douleur aux extrémités Douleur au cou Douleur musculosquelettique | 473 (46) 271 (27) 218 (21) 59 (6) 46 (5) 35 (3) 9 (< 1) 8 (< 1) | 505 (50) 264 (26) 219 (22) 65 (6) 39 (4) 40 (4) 10 (1) 10 (1) | 467 (45) 226 (22) 228 (22) 72 (7) 54 (5) 39 (4) 10 (1) 15 (1) |
Troubles du système nerveux Céphalées Étourdissements Dysgueusie Troubles d’attention Hypo-esthésie Perte de mémoire Amnésie Hyperesthésie Migraine Paresthésie Céphalée d’origine sinusale Tremblements Sommeil de mauvaise qualité Syncope Somnolence Léthargie | 664 (65) 501 (49) 155 (15) 79 (8) 71 (7) 28 (3) 27 (3) 16 (2) 17 (2) 17 (2) 25 (2) 17 (2) 20 (2) 9 (< 1) 14 (1) 8 (< 1) 5 (< 1) | 626 (62) 474 (47) 139 (14) 69 (7) 51 (5) 25 (2) 37 (4) 29 (3) 10 (1) 15 (1) 24 (2) 6 (< 1) 21 (2) 14 (1) 12 (1) 11 (1) 10 (1) | 601 (58) 426 (41) 136 (13) 66 (6) 71 (7) 26 (3) 33 (3) 18 (2) 3 (< 1) 13 (1) 17 (2) 5 (< 1) 10 (1) 12 (1) 12 (1) 7 (< 1) 5 (< 1) |
Troubles psychiatriques Insomnie Dépression Anxiété Labilité émotionnelle Agitation Colère Pleurs Baisse de la libido Sautes d’humeur Agitation Confusion Altération de l’humeur Nervosité | 588 (58) 384 (38) 254 (25) 107 (11) 31 (3) 17 (2) 25 (2) 16 (2) 24 (2) 18 (2) 14 (1) 10 (1) 9 (< 1) 6 (< 1) | 561 (55) 377 (37) 192 (19) 111 (11) 23 (2) 15 (1) 20 (2) 12 (1) 11 (1) 19 (2) 16 (2) 8 (< 1) 12 (1) 10 (1) | 587 (57) 417 (40) 209 (20) 105 (10) 21 (2) 16 (2) 10 (1) 4 (< 1) 13 (1) 16 (2) 6 (< 1) 5 (< 1) 11 (1) 8 (< 1) |
Troubles rénaux et urinaires Pollakiurie | 34 (3) 14 (1) | 32 (3) 15 (1) | 24 (2) 10 (1) |
Troubles de l’appareil reproducteur et des seins Dysfonction érectile | 38 (4) 13 (1) | 38 (4) 15 (1) | 50 (5) 18 (2) |
Affections respiratoires, thoraciques, médiastinales Dyspnée Toux Dyspnée d’effort Douleur pharyngolaryngée Congestion des voies respiratoires Épistaxis Congestion nasale Toux productive Congestion des sinus Augmentation des sécrétions des voies respiratoires supérieures Sécheresse des voies nasales Écoulement post-nasal Rhinorrhée | 383 (38) 170 (17) 139 (14) 55 (5) 32 (3) 26 (3) 21 (2) 18 (2) 23 (2) 23 (2) 13 (1) 10 (1) 11 (1) 7 (< 1) | 391 (38) 160 (16) 155 (15) 54 (5) 39 (4) 18 (2) 24 (2) 20 (2) 7 (< 1) 24 (2) 6 (< 1) 8 (< 1) 12 (1) 10 (1) | 411 (40) 165 (16) 172 (17) 72 (7) 37 (4) 17 (2) 29 (3) 28 (3) 8 (< 1) 30 (3) 5 (< 1) 8 (< 1) 5 (< 1) 9 (< 1) |
| Classification SOC/Effets indésirables | Nombre (%) de patients | ||
| PEG2b 1,5/R n = 1 019 | PEG2b 1,0/R n = 1 016 | PEG2a/R n =1 035 | |
Affections de la peau et des tissus sous-cutanés Alopécie Éruption cutanée Prurit Sécheresse de la peau Éruption cutanée généralisée Éruption pruritique Hyperhidrose Dermatite Érythème Prurit généralisé Eczéma Sueurs nocturnes Psoriasis Éruption érythémateuse Éruption papuleuse Exfoliation de la peau | 592 (58) 232 (23) 212 (21) 156 (15) 117 (11) 42 (4) 38 (4) 30 (3) 23 (2) 16 (2) 25 (2) 14 (1) 13 (1) 9 (< 1) 12 (1) 12 (1) 3 (< 1) | 547 (54) 205 (20) 205 (20) 133 (13) 110 (11) 25 (2) 27 (3) 31 (3) 16 (2) 17 (2) 20 (2) 10 (1) 21 (2) 11 (1) 5 (< 1) 6 (< 1) 10 (1) | 617 (60) 176 (17) 274 (26) 173 (17) 128 (12) 36 (3) 38 (4) 33 (3) 20 (2) 9 (< 1) 24 (2) 4 (< 1) 16 (2) 13 (1) 13 (1) 16 (2) 7 (< 1) |
Troubles vasculaires Bouffées de chaleur Hypertension | 45 (4) 19 (2) 12 (1) | 47 (5) 12 (1) 18 (2) | 47 (5) 17 (2) 18 (2) |
SOC = classement selon le système, l’appareil ou l’organe, de l’anglais System Organ Class
PEG2b = interféron alfa-2b péguylé
R = ribavirine
PEG2a = interféron alfa-2a péguylé
Étude 3 (EPIC) : Reprise du traitement chez des patients qui avaient déjà connu l’échec d’un traitement (cas de rechute et patients qui n’ont pas répondu au traitement)
Dans le cadre d’une étude à un seul volet, des patients adultes atteints de formes modérée à grave de fibrose et qui avaient déjà connu l’échec d’un traitement associatif composé d’interféron alpha (péguylé ou non péguylé) et de ribavirine, y compris des patients qui n’avaient pas répondu au traitement et des cas de rechute, ont repris le traitement à l’interféron alfa-2b péguylé à raison de 1,5 mcg/kg administré par voie sous-cutanée une fois par semaine en association avec une dose de ribavirine ajustée en fonction du poids (800 à 1 400 mg/jour, par voie orale). Les patients qui n’avaient pas répondu au traitement (n = 1 401) étaient définis comme étant des patients séropositifs à l’égard de l’ARN du VHC à l’issue d’un traitement d’une durée minimale de 12 semaines. Les cas de rechute (n = 647) étaient définis comme étant des patients séronégatifs à l’égard de l’ARN du VHC à l’issue d’un traitement d’une durée minimale de 12 semaines, mais qui avaient subi une rechute après le suivi post-traitement.
Au total, 2 312 patients étaient admissibles à l’analyse d’innocuité, alors que 2 293 patients ont été inclus dans l’analyse d’efficacité. En outre, 943 patients (41 %) ont mené le traitement associatif à terme et ont donc été traités durant 48 semaines. En tout, 1 061 cas (46 %) ont été classés parmi les échecs de traitement virologique après 12 semaines. Ces patients ont été retirés de l’étude avant la semaine 18, après quoi ils étaient admissibles à participer à d’autres études. Finalement, 308 patients (13 %) ont été retirés de l’étude pour d’autres raisons. Tableau 3 – Effets indésirables signalés dans le cadre de l’étude 3 et survenant chez ≥ 1 % des patients
| Classification SOC/Effets indésirables | Nombre (%) de patients* |
| PEG2b 1,5/R n = 2 312 | |
Troubles du sang et du système lymphatique Neutropénie Anémie Leucopénie Thrombocytopénie Lymphopénie | 738 (32) 459 (20) 368 (16) 239 (10) 127 (7) 25 (1) |
Troubles auditifs et labyrinthiques Vertige | 90 (4) 46 (2) |
Troubles endocriniens Hypothyroïdie | 54 (2) 46 (2) |
Troubles oculaires Sécheresse des yeux Vision brouillée | 172 (7) 44 (2) 40 (2) |
Troubles gastro-intestinaux Nausées Diarrhée Vomissements Sécheresse de la bouche Douleur abdominale supérieure Dyspepsie Constipation Stomatite Stomatite aphteuse Reflux gastro-œsophagien Gastrite Ulcération buccale | 1 097 (47) 560 (24) 281 (12) 178 (8) 132 (6) 114 (5) 95 (4) 58 (3) 33 (1) 28 (1) 27 (1) 24 (1) 24 (1) |
Troubles généraux et au point d’administration Pyrexie Fatigue Frissons Asthénie Affection pseudo-grippale Irritabilité Érythème au point d’injection Réaction au point d’injection Malaise Douleur Douleur thoracique Prurit au point d’injection Irritation au point d’injection Éruption cutanée au point d’injection | 1 972 (85) 887 (38) 747 (32) 505 (22) 492 (21) 491 (21) 394 (17) 236 (10) 120 (5) 92 (4) 85 (4) 44 (2) 29 (1) 28 (1) 25 (1) |
Troubles hépatobiliaires Hyperbilirubinémie | 63 (3) 42 (2) |
Infections et infestations Herpès buccal Grippe Rhinopharyngite | 311 (13) 50 (2) 39 (2) 25 (1) |
Investigations Perte de poids Baisse du taux d’hémoglobine Baisse du taux de neutrophiles Baisse du taux de plaquettes Baisse du taux de leucocytes Augmentation du taux sanguin de bilirubine Augmentation du taux sanguin d’acide urique | 366 (16) 151 (7) 82 (4) 59 (3) 45 (2) 42 (2) 27 (1) 23 (1) |
| Classification SOC/Effets indésirables | Nombre (%) de patients* |
| PEG2b 1,5/R n = 2 312 | |
Troubles du métabolisme et de la nutrition Anorexie Baisse de l’appétit Hyperuricémie | 561 (24) 284 (12) 195 (8) 37 (2) |
Troubles musculosquelettiques et troubles du tissu conjonctif Myalgie Arthralgie Dorsalgie Douleur aux extrémités Spasmes musculaires Douleur musculosquelettique Douleur osseuse | 1 071 (46) 705 (30) 371 (16) 109 (5) 62 (3) 53 (2) 36 (2) 28 (1) |
Troubles du système nerveux Céphalées Étourdissements Troubles d’attention Léthargie Dysgueusie Perte de mémoire Paresthésie Tremblements Hypo-esthésie | 1 167 (50) 907 (39) 223 (10) 109 (5) 73 (3) 68 (3) 38 (2) 35 (2) 31 (1) 24 (1) |
Troubles psychiatriques Insomnie Dépression Anxiété Trouble du sommeil Humeur dépressive Labilité émotionnelle Baisse de la libido Altération de l’humeur Sautes d’humeur Agressivité Nervosité | 924 (40) 487 (21) 272 (12) 182 (8) 56 (2) 34 (1) 33 (1) 33 (1) 33 (1) 33 (1) 29 (1) 23 (1) |
Affections respiratoires, thoraciques, médiastinales Toux Dyspnée Dyspnée d’effort Épistaxis Douleur pharyngolaryngée Congestion nasale | 699 (30) 325 (14) 238 (10) 81 (4) 57 (2) 57 (2) 31 (1) |
Affections de la peau et des tissus sous-cutanés Alopécie Prurit Éruption cutanée Sécheresse de la peau Érythème Hyperhidrose Eczéma | 1 012 (44) 388 (17) 338 (15) 213 (9) 192 (8) 73 (3) 56 (2) 36 (2) |
Troubles vasculaires Hypertension | 73 (3) 29 (1) |
SOC = classement selon le système, l’appareil ou l’organe, de l’anglais System Organ Class * Comprend toutes les cotes METAVIR (F1-F4) et les cotes METAVIR manquantes PEG2b = interféron alfa-2b péguylé
R = ribavirine
Une tendance vers l’augmentation de l’incidence de la diarrhée, de la sécheresse de la bouche, de l’érythème au point d’injection, de l’anxiété et de la dyspnée d’effort a été associée à l’augmentation de la dose de ribavirine. Les effets indésirables suivants étaient plus courants (différence ≥ 5 %) parmi les sujets recevant 1 400 mg de ribavirine, comparativement aux sujets qui recevaient des doses inférieures : thrombocytopénie, baisse du taux d’hémoglobine, baisse du nombre de neutrophiles, nausées, vomissements, frissons, fatigue, irritabilité, douleur, céphalée et dyspnée. Une tendance vers l’augmentation du nombre d’effets indésirables graves et de la fréquence de l’abandon du traitement en raison des effets indésirables est associée à l’augmentation de la dose de ribavirine. Les ajustements posologiques en raison d’effets indésirables étaient plus courants parmi les sujets du groupe recevant 1 400 mg/jour.
Effets indésirables peu courants du médicament (< 1 %) observés au cours des études cliniques (étude IDEAL et étude EPIC)
Certains effets indésirables du médicament n’ont été signalés que dans le cadre d’une étude. Certains effets indésirables du médicament, dont l’incidence était ≥ 1 % dans le cadre de l’étude EPIC et < 1 % dans le cadre de l’étude IDEAL, sont également signalés dans le tableau 3 ci-dessus.
Troubles du sang et du système lymphatique : lymphadénopathie, pancytopénie
Troubles cardiaques : tachycardie, cardiomyopathie, infarctus du myocarde, péricardite
Troubles auditifs et labyrinthiques : douleurs à l’oreille, vertiges
Troubles oculaires : sensation anormale dans les yeux, irritation des yeux, rétinopathie, baisse de l’acuité visuelle
Troubles gastro-intestinaux : douleur aux gencives, hémorroïdes, douleur buccale, hémorragie rectale, maux de dents, douleur abdominale inférieure, glossite, troubles buccaux, haut-le-cœur, ulcération de la langue, colite ischémique, gingivite, pancréatite
Troubles généraux et au point d’administration : sensation de chaleur, ecchymose au point d’injection, sécheresse au point d’injection, soif, agitation, hémorragie au point d’injection, œdème facial, inflammation au point d’injection, nécrose au point d’injection, douleur thoracique non cardiaque, œdème
Troubles hépatobiliaires : douleur hépatique, hyperbilirubinémie
Troubles du système immunitaire : hypersensibilité au médicament, sarcoïdose
Infections et infestations : candidose, rhinopharyngite, candidose buccale, infection des voies urinaires, onychomycose, infection de l’oreille, sinusite, infection bactérienne incluant la sepsie, infection fongique, furoncle, herpès simplex, infection au point d’injection, infection des voies respiratoires inférieures, otite moyenne, infection des voies respiratoires, rhinite, infection des voies respiratoires supérieures
Lésions, empoisonnement et complications procédurales : contusion, surdose
Investigations : élévation de la tension artérielle, diminution du taux sanguin de thyréostimuline, augmentation du taux sanguin de triglycérides, augmentation du taux sanguin d’acide urique, augmentation de la fréquence cardiaque, augmentation de la glycémie, baisse de l’hématocrite, augmentation du taux sanguin de phosphatase alcaline, diminution du taux sanguin de globules blancs
Troubles du métabolisme et de la nutrition : hyperglycémie, hypertriglycéridémie, diabète sucré, augmentation de l’appétit, acidocétose diabétique, hypercalcémie
Troubles musculosquelettiques et des tissus conjonctifs : douleurs au flanc, raideur des articulations, serrement musculaire, faiblesse musculaire, douleur aux os, arthrite, polyarthrite rhumatoïde
Troubles du système nerveux : parosmie, syndrome des jambes sans repos, hypogueusie, névralgie, neuropathie, neuropathie périphérique
Troubles psychiatriques : apathie, état dépressif, idées suicidaires, tendance à pleurer, stress, comportement anormal, rêves anormaux, psychose, agressivité, trouble bipolaire, hallucination, idées de meurtre, crises de panique, trouble du sommeil, tentative de suicide
Troubles rénaux et urinaires : dysurie, réduction de la fréquence de la miction, miction impérieuse, polyurie, insuffisance rénale, urines anormales
Troubles de l’appareil reproducteur et des seins : ménorragie, aménorrhée, troubles menstruels, irrégularité du cycle menstruel, douleurs aux seins, prostatite, dysfonction sexuelle
Affections respiratoires, thoraciques, médiastinales : dysphonie, hypersécrétion des sinus paranasaux, respiration sifflante, gorge sèche, ulcération nasale
Troubles de la peau et des tissus sous-cutanés : susceptibilité accrue aux ecchymoses, décoloration de la peau, lésions cutanées, éruptions cutanées maculaires, éruptions cutanées maculopapulaires, texture anormale des cheveux, réactions de photosensibilité, ulcération cutanée, urticaire, douleur cutanée, sarcoïdose cutanée, érythème polymorphe, lésions unguéales
Troubles vasculaires : pâleur, bouffées de chaleur, hypotension, vasculite, thrombose veineuse profonde
Renseignements d’innocuité généraux
Au cours des études cliniques, environ 1,2 % des patients ont souffert pendant le traitement avec PEGETRON® de troubles psychiatriques ayant menacé leur pronostic vital, tels que des idées suicidaires les ayant conduits ou non à une tentative de suicide ou au suicide, des psychoses accompagnées d’hallucinations, des troubles bipolaires et un comportement agressif, parfois envers les autres (voir la section MISES EN GARDE ET PRÉCAUTIONS).
Comme c’est le cas avec les autres interférons alpha, des troubles ophtalmiques, entre autres des rétinopathies (y compris l’œdème maculaire), des hémorragies rétiniennes, l’obstruction de la veine ou de l’artère de la rétine, des exsudats rétiniens blancs, la diminution de l’acuité visuelle ou du champ visuel, la névrite optique et l’œdème papillaire sont survenus, quoique rarement, durant le traitement avec l’interféron alfa-2b péguylé (voir la section MISES EN GARDE ET PRÉCAUTIONS).
Les effets indésirables d’ordre cardiovasculaire, notamment l’arythmie, ont surtout semblé en corrélation avec une maladie cardiovasculaire préexistante et un traitement cardiotoxique antérieur. On a observé des cas de myocardiopathie chez des patients traités au moyen de l’interféron alfa péguylé, mais ils se manifestaient plus souvent en présence de facteurs de risque avérés de maladie cardiovasculaire. Peu de données ont été recueillies sur l’évaluation de la réversibilité de la myocardiopathie signalée lors de l’emploi de l’interféron alfa péguylé; toutefois, des cas de myocardiopathie réversible ont été constatés chez des patients traités avec un interféron alpha.
Comme avec les autres interférons alpha, on a signalé de rares ou très rares cas de convulsions, de pancréatite, d’hypertriglycéridémie, d’arythmie, de diabète, de neuropathie périphérique, de colite (ischémique ou ulcéreuse), d’anémie aplasique, d’hypertension, d’ischémie cardiaque, d’infarctus du myocarde, d’ischémie cérébrovasculaire, d’hémorragie cérébrovasculaire, d’encéphalopathie (voir la section MISES EN GARDE ET PRÉCAUTIONS), de sarcoïdose ou d’exacerbation d’une sarcoïdose, d’érythème polymorphe, de syndrome de Stevens-Johnson, d’érythrodermie bulleuse avec épidermolyse, de nécrose au point d’injection, de rhabdomyolyse, de myosite, de dysfonctionnement rénal et d’insuffisance rénale lors de l’emploi de l’interféron alfa-2b péguylé.
Très rarement, les interférons alpha, incluant l’interféron alfa-2b péguylé utilisé seul ou en concomitance avec la ribavirine, peuvent être associés à une aplasie pure des globules rouges.
Les interférons alpha ont été associés à des altérations du métabolisme des lipides (y compris l’hypercholestérolémie et l’hyperlipémie) ainsi qu’à l’hypertension pulmonaire.
Il importe de maintenir une bonne hydratation des patients au cours du traitement à l’interféron alfa-2b péguylé, une hypotension liée à une déplétion hydrique ayant été observée dans certains cas au cours du traitement à des interférons alpha. Il pourrait se révéler nécessaire de compenser les pertes liquidiennes.
Anomalies dans les résultats hématologiques et biologiques des études 1 et 2
Dans le cadre de l’étude 1, l’hémoglobinémie a chuté sous les 10 g/dL chez 14 % ou moins des patients traités avec PEGETRON®. La plupart des cas d’anémie, de neutropénie et de thrombocytopénie étaient bénins (grade 1 ou 2 de l’OMS). Un certain nombre de cas de neutropénie plus grave ont été signalés parmi les patients traités avec les doses recommandées de PEGETRON® (grades 3 [21 %] et 4 [7 %] de l’OMS).
De plus, dans le cadre de l’étude IDEAL (étude 2), les patients recevant l’association interféron alfa-2b péguylé (1,5 mcg/kg)/ribavirine ont présenté une réduction du taux d’hémoglobine à une valeur entre 8,5 et < 10 g/dL (28 %) et à une valeur < 8,5 g/dL (3 %). Une leucopénie de grade 3 et de grade 4 de l’OMS a aussi été signalée chez 7 % et 0,3 % des patients de ce groupe de traitement.
On a également noté chez certains patients traités avec PEGETRON® une augmentation du taux d’acide urique et de bilirubine conjuguée associée à une hémolyse. Ces taux étaient toutefois revenus aux valeurs préthérapeutiques 4 semaines après la fin du traitement. Parmi les patients traités avec PEGETRON® qui ont présenté des taux élevés d’acide urique dans le cadre des études cliniques, quelques-uns seulement ont été atteints de goutte clinique, mais aucun n’a vu son traitement modifié ou interrompu pour cette raison.
Effets indésirables rapportés après la commercialisation du produit
Dans de très rares cas, les affections suivantes ont été signalées après la commercialisation du produit : pancréatite, convulsions, colite ulcéreuse et ischémique, rhabdomyolyse, myosite, stomatite, vertiges, dysfonctionnement rénal, insuffisance rénale, nécrose au point d’injection, érythème polymorphe, syndrome de Stevens-Johnson, nécrolyse épidermique toxique, ischémie cérébrovasculaire, hémorragie cérébrovasculaire, troubles auditifs, perte auditive, ischémie cardiaque, fibrose pulmonaire, infarctus du myocarde et réactivation de l’hépatite B chez des patients co-infectés par le VHC et le VHB. Une grande variété de troubles auto-immuns et à médiation immunitaire ont été rapportés lors de l’emploi d’interférons alpha, y compris les suivants : purpura thrombocytopénique idiopathique, purpura thrombocytopénique thrombotique, polyarthrite rhumatoïde, lupus érythémateux disséminé, vasculite et syndrome de Vogt-Koyanagi-Harada.
De très rares cas d’aplasie pure des globules rouges ont été signalés chez des patients recevant un traitement anti-hépatite C et un agent stimulant l’érythropoïèse. Il faut donc tenir compte de l’augmentation potentielle du risque d’aplasie pure des globules rouges et de la production d’anticorps anti-érythropoïétine lorsqu’on envisage d’utiliser un agent stimulant l’érythropoïèse pour prendre en charge l’anémie secondaire au traitement de l’hépatite C.
Des cas de réactions d’hypersensibilité aiguë, incluant l’anaphylaxie, l’urticaire et l’angiœdème, ont été signalés.
D’autres EI signalés dans le cadre du traitement à l’interféron alfa-2b péguylé seul ou en concomitance avec la ribavirine comprennent les suivants : douleurs abdominales, anxiété, état asthénique (incluant asthénie, malaise et fatigue), infection bactérienne (incluant la sepsie), douleurs thoraciques, toux, déshydratation, dyspnée, sécheresse de la peau, labilité émotionnelle, paralysie faciale, infection fongique, hypertension, hyperthyroïdie, hypotension, hypothyroïdie, irritabilité, céphalée migraineuse, palpitations, paresthésie, neuropathie périphérique, prurit, éruptions cutanées et décollement séreux rétinien.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Les interactions potentielles entre l’interféron alfa-2b péguylé et les substrats des enzymes participant à la biotransformation ont été évaluées dans le cadre de quatre études de pharmacologie clinique. Dans une de ces études menée auprès de sujets en bonne santé (n = 12), une dose unique d’interféron alfa-2b péguylé administrée par voie sous-cutanée (1 mcg/kg) n’a eu aucun effet sur l’activité des isoenzymes suivantes : CYP1A2 (substrat : caféine), CYP2C9 (substrat : tolbutamide), CYP2D6 (substrat : dextrométhorphane), CYP3A4 (substrat : midazolam) et N-acétyl transférase (substrat : dapsone). Dans les trois autres études, les effets de doses multiples d’interféron alfa-2b péguylé ont été évalués chez des sujets atteints d’hépatite C à une dose de 1,5 mcg/kg/semaine ou chez des sujets en bonne santé à une dose de 1 mcg/kg/semaine ou de 3 mcg/kg/semaine (voir le tableau 4). Aucune interaction pharmacocinétique significative sur le plan clinique n’a été observée entre l’interféron alfa-2b péguylé et le tolbutamide, le midazolam ou la dapsone et, par conséquent, aucun ajustement de dose n’est nécessaire lorsque l’interféron alfa-2b péguylé est administré avec des médicaments biotransformés par l’isoenzyme CYP2C9, l’isoenzyme CYP3A4 ou la N-acétyl transférase. L’administration concomitante d’interféron alfa-2b péguylé et de caféine ou de désipramine a légèrement augmenté l’exposition à la caféine et à la désipramine. Si des patients reçoivent l’interféron alfa-2b péguylé en concomitance avec des médicaments biotransformés par les isoenzymes CYP1A2 ou CYP2D6, la diminution de l’activité du cytochrome P450 ne serait probablement pas suffisamment importante pour avoir un effet sur le plan clinique, excepté pour les médicaments dont la marge thérapeutique est étroite (voir le tableau 5).
Interactions médicament-médicament
Tableau 4 – Effet de l’interféron alfa-2b péguylé sur les médicaments administrés en concomitance
| Médicament administré en concomitance | Dose d’interféron alfa-2b péguylé | Population de l’étude | Rapport des moyennes géométriques (rapport avec/sans interféron alfa-2b péguylé) | |
ASC (IC à 90 %) | Cmax (IC à 90 %) | |||
caféine (substrat de l’isoenzyme CYP1A2) | 1,5 mcg/kg/sem. (4 semaines) | Sujets atteints de l’hépatite C (n = 22) | 1,39 (1,27 à 1,51) | 1,02 (0,95 à 1,09) |
| 1 mcg/kg/sem. (4 semaines) | Sujets en bonne santé (n = 24) | 1,18 (1,07 à 1,31) | 1,12 (1,05 à 1,19) | |
| 3 mcg/kg/sem. (2 semaines) | Sujets en bonne santé (n = 13) | 1,36 (1,25 à 1,49) | 1,16 (1,10 à 1,24) | |
tolbutamide (substrat de l’isoenzyme CYP2C9) | 1,5 mcg/kg/sem. (4 semaines) | Sujets atteints de l’hépatite C (n =22) | 1,1a (0,94 à 1,28) | n.d. |
| 1 mcg/kg/sem. (4 semaines) | Sujets en bonne santé (n = 24) | 0,90a (0,81 à 1,00) | n.d. | |
| 3 mcg/kg/sem. (2 semaines) | Sujets en bonne santé (n = 13) | 0,95 (0,89 à 1,01) | 0,99 (0,92 à 1,07) | |
| bromhydrate de dextrométhorphane (substrat des isoenzymes CYP2D6 et CYP3A) | 1,5 mcg/kg/sem. (4 semaines) | Sujets atteints de l’hépatite C (n = 22) | 0,96b (0,73 à 1,26) | n.d. |
| 1 mcg/kg/sem. (4 semaines) | Sujets en bonne santé (n = 24) | 2,03a (1,55 à 2,67) | n.d. | |
| Médicament administré en concomitance | Dose d’interféron alfa-2b péguylé | Population de l’étude | Rapport des moyennes géométriques (rapport avec/sans interféron alfa-2b péguylé) | |
ASC (IC à 90 %) | Cmax (IC à 90 %) | |||
désipramine (substrat de l’isoenzyme CYP2D6) | 3 mcg/kg/sem. (2 semaines) | Sujets en bonne santé (n = 13) | 1,30 (1,18 à 1,43) | 1,08 (1,00 à 1,16) |
midazolam (substrat de l’isoenzyme CYP3A4) | 1,5 mcg/kg/sem. (4 semaines) | Sujets atteints de l’hépatite C (n = 24) | 1,07 (0,91 à 1,25) | 1,12 (0,94 à 1,33) |
| 1 mcg/kg/sem. (4 semaines) | Sujets en bonne santé (n = 24) | 1,07 (0,99 à 1,16) | 1,33 (1,15 à 1,53) | |
| 3 mcg/kg/sem. (2 semaines) | Sujets en bonne santé (n = 13) | 1,18 (1,06 à 1,32) | 1,24 (1,07 à 1,43) | |
dapsone (substrat de la N-acétyl transférase) | 1,5 mcg/kg/sem. (4 semaines) | Sujets atteints de l’hépatite C (n = 24) | 1,05 (1,02 à 1,08) | 1,03 (1,00 à 1,06) |
a : Calculée à partir d’échantillons d’urine recueillis pendant une période de 48 heures.
b : Calculée à partir d’échantillons d’urine recueillis pendant une période de 24 heures.
Tableau 5 – Précautions quant à l’administration concomitante (la prudence est de mise lorsque l’interféron alfa-2b péguylé est administré en concomitance avec les médicaments ci-dessous)
| Médicaments | Signes, symptômes et traitement | Mode d’interaction et facteurs de risque |
| théophylline | L’administration concomitante de la théophylline et du produit (interféron alfa-2b péguylé) peut augmenter les concentrations sanguines de théophylline. La prudence est de mise en cas d’administration de la théophylline et du produit (interféron alfa-2b péguylé) en concomitance. La notice de la théophylline doit être consultée en cas d’administration concomitante avec le produit (interféron alfa-2b péguylé). | La biotransformation de la théophylline est perturbée en raison de l’action inhibitrice du produit (interféron alfa-2b péguylé) sur l’isoenzyme CYP1A2. |
| thioridazine | L’administration concomitante de la thioridazine et du produit (interféron alfa-2b péguylé) peut augmenter les concentrations sanguines de thioridazine. La prudence est de mise en cas d’administration de la thioridazine et du produit (interféron alfa-2b péguylé) en concomitance. La notice de la thioridazine doit être consultée en cas d’administration concomitante avec le produit (interféron alfa-2b péguylé). | La biotransformation de la thioridazine est perturbée en raison de l’action inhibitrice du produit (interféron alfa-2b péguylé) sur l’isoenzyme CYP2D6. |
| théophylline, antipyrine, warfarine | Une augmentation des concentrations sanguines de ces médicaments a été signalée en cas d’administration concomitante avec des produits à base d’interféron. Par conséquent, la prudence est de mise. | La biotransformation hépatique d’autres médicaments peut être perturbée. |
| zidovudine | L’administration concomitante de la zidovudine et de produits à base d’interféron peut entraîner une myélosuppression accrue et une baisse plus importante du nombre de cellules sanguines, y compris les leucocytes. | Le mode d’interaction est inconnu, mais la zidovudine et les produits à base d’interféron sont considérés comme ayant des effets myélosuppresseurs. |
| traitement immunosuppresseur | L’administration concomitante d’un traitement immunosuppresseur et de produits à base d’interféron peut diminuer l’effet du traitement immunosuppresseur chez les patients ayant reçu une greffe (p. ex., greffe de rein ou de moelle osseuse). | Des réactions de rejet sont considérées comme étant possibles en cas d’administration concomitante. |
On a montré que la ribavirine inhibe in vitro la phosphorylation de la zidovudine et de la stavudine, deux inhibiteurs nucléosidiques de la transcriptase inverse (INTI). On ignore toutefois la portée de ces observations sur le plan clinique. Cependant, ces observations laissent entrevoir la possibilité que l’emploi concomitant de PEGETRON® en capsules (ribavirine) et de zidovudine ou de stavudine puisse mener à une augmentation du titre de VIH plasmatique. Par conséquent, il est recommandé de surveiller étroitement les taux plasmatiques d’ARN du VIH des patients traités avec PEGETRON® en capsules (ribavirine) et l’un de ces deux agents. Advenant une hausse de ces taux, l’emploi de PEGETRON® en capsules (ribavirine) et de l’INTI doit être réévalué.
L’utilisation d’analogues nucléosidiques, seuls ou en association avec d’autres nucléosides, s’est soldée par une acidose lactique. Du point de vue pharmacologique, la ribavirine entraîne in vitro une augmentation des métabolites phosphorylés des nucléosides à purine. Cet effet pourrait accroître le risque d’acidose lactique induite par les analogues des nucléosides à purine (p. ex., la didanosine ou l’abacavir). L’administration concomitante de ribavirine et de didanosine n’est pas recommandée. Des cas de toxicité mitochondriale, en particulier l’acidose lactique et la pancréatite, parfois mortels, ont été signalés.
On ne peut écarter le risque accru d’apparition de neuropathie périphérique associé aux traitements combinant la telbivudine et un interféron alpha (standard ou péguylé) ou bêta. Ce risque peut survenir lorsque le médicament est utilisé en concomitance avec un interféron autre que l’interféron alfa-2a péguylé. L’apparition d’une neuropathie périphérique a été signalée dans le cadre d’une étude clinique de petite envergure menée chez des sujets atteints d’hépatite B et évaluant des doses de 600 mg par jour de telbivudine et de 180 microgrammes d’interféron alfa-2a péguylé, administrées une fois par semaine, par voie sous-cutanée. L’innocuité et l’efficacité de la telbivudine en concomitance avec l’interféron alfa-2b n’ont pas été établies chez les patients atteints d’hépatite B; il n’est donc pas recommandé d’administrer la telbivudine en concomitance avec des interférons alpha.
Il existe peu de données sur l’efficacité et l’innocuité de l’association de PEGETRON® à un traitement antirétroviral hautement actif (HAART) chez les patients infectés à la fois par le VIH et le VHC. Ces patients pourraient être plus susceptibles d’être atteints d’une acidose lactique. Il faut donc faire preuve de prudence lorsqu’on associe PEGETRON® à un traitement HAART chez de tels patients.
Étant donné la longue demi-vie de PEGETRON® en capsules (ribavirine), toute interaction demeure possible pendant les 2 mois qui suivent la fin du traitement avec PEGETRON® en capsules (ribavirine) [ce qui correspond à 5 fois la demi-vie de la ribavirine].
Rien n’indique que la ribavirine interagit avec les inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI) ou les inhibiteurs de protéases.
Antiacide : On a noté une diminution de la biodisponibilité de la ribavirine (600 mg) lorsque cette substance est administrée avec un antiacide renfermant de l’hydroxyde de magnésium, de l’hydroxyde d’aluminium et de la siméthicone, de même qu’une diminution de l’ASCtf de 14 %. On ne considère pas que cette interaction a une quelconque portée clinique.
Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
Interactions médicament-herbe médicinale
Comme avec les autres interférons alpha, on a observé, en de rares occasions, des cas d’infiltrats pulmonaires, de pneumopathie inflammatoire ou de pneumonie, entraînant parfois le décès, chez des patients traités avec l’interféron alfa-2b péguylé. De plus, ces derniers ont été signalés plus fréquemment dans les cas où du shosaikoto (aussi connu sous le nom de Xiao Chai Hu Tang), un remède chinois à base d’herbes, et l’interféron alpha étaient administrés de façon concomitante.
Effets du médicament sur les constantes biologiques
Aucune interaction de PEGETRON® avec les épreuves de laboratoire n’a été établie.
POSOLOGIE ET ADMINISTRATION
La poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) s’administre par voie sous-cutanée à l’aide soit des seringues de plastique jetables, soit du dispositif d’administration unidose CLEARCLICK™ et des aiguilles à enfoncer jetables fournies avec ce dispositif. Les capsules PEGETRON® (ribavirine) ne sont indiquées que pour l’administration par voie orale.
Le traitement par PEGETRON® ne doit être entrepris que par un médecin expérimenté dans le traitement de l’hépatite C.
Adultes co-infectés par le VHC et le VHB :
L’innocuité et l’efficacité de l’interféron alfa-2b péguylé en monothérapie ou en association avec le bocéprévir ou la ribavirine pour le traitement de l’infection chronique par le génotype 1 du VHC n’ont pas été établies chez les patients présentant une co-infection par le VHB et le VHC (voir également la section MISES EN GARDE ET PRÉCAUTIONS/Co-infection par le VHC et le VIH ou le VHB).
Dose recommandée
À la lumière des résultats des études cliniques réalisées, la dose recommandée pour la poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) est de 1,5 mcg/kg/semaine par voie sous-cutanée. Elle doit être administrée en association avec les capsules PEGETRON® (ribavirine). La poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) doit être administrée une fois par semaine. La dose de ribavirine à adjoindre à l’interféron alfa-2b péguylé est déterminée en fonction du poids du patient. Les capsules PEGETRON® (ribavirine) doivent être administrées chaque jour, par voie orale, en deux doses fractionnées (matin et soir) avec de la nourriture.
Dose recommandée chez les patients infectés par le génotype 1 du virus de l’hépatite C (VHC) n’ayant jamais été traités
Poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) : 1,5 mcg/kg/semaine Capsules PEGETRON® (ribavirine) : de 800 à 1 400 mg/jour, selon le poids du patient
Tableau 6 – Recommandations posologiques pour PEGETRON® chez les patients infectés par le génotype 1 du VHC n’ayant jamais été traités‡
| Poids du patient (kg) | PEG2b | Capsules de ribavirine | ||||||||
| Poudre pour solution injectable | ||||||||||
| Dose | Format de la fiole ou de | Dose | Nombre de capsules (200 mg) | |||||||
| hebdomadaire | CLEARCLICK™ | quotidienne | ||||||||
| (mcg/kg) | (mcg/0,5 mL)1¥ | (mg) | ||||||||
| < 40 | 1,5 | 50 | 800 | 2 capsules de 200 mg (matin) 2 capsules de 200 mg (soir) | ||||||
| 40 à 50 | 1,5 | 80 | 800 | 2 capsules de 200 mg (matin) 2 capsules de 200 mg (soir) | ||||||
| 51 à 65 | 1,5 | 100 | 800 | 2 capsules de 200 mg (matin) 2 capsules de 200 mg (soir) | ||||||
| 66 à 80 | 1,5 | 120 | 1 000 | 2 capsules de 200 mg (matin) 3 capsules de 200 mg (soir) | ||||||
| 81 à 105 | 1,5 | 150 | 1 200 | 3 capsules de 200 mg (matin) 3 capsules de 200 mg (soir) | ||||||
| > 105 | 1,5 | * | 1 400 | 3 capsules de 200 mg (matin) 4 capsules de 200 mg (soir) | ||||||
PEG2b = interféron alfa-2b péguylé
‡ La dose quotidienne des capsules de PEGETRON® (ribavirine) est généralement de 13 ± 2 mg/kg/jour.
1 Après reconstitution conformément aux directives
* Doit être calculé en fonction du poids corporel du patient.
¥ La poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) en flacon est offerte dans les teneurs suivantes :
50 mcg/0,5 mL et 150 mcg/0,5 mL.
La poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) en dispositif d’administration unidose CLEARCLICK™ n’est pas offerte en teneur de 50 mcg/0,5 mL.
Dose recommandée chez les patients n’ayant jamais été traités et qui ne sont pas infectés par le génotype 1 du VHC
Poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) : 1,5 mcg/kg/semaine Capsules PEGETRON® (ribavirine) : de 800 à 1 200 mg par jour selon le poids du patient Tableau 7 – Recommandations posologiques pour PEGETRON® chez les patients n’ayant jamais été traités et qui ne sont pas infectés par le génotype 1 du VHC‡
PEG2b = interféron alfa-2b péguylé
‡ La dose quotidienne des capsules de PEGETRON® (ribavirine) est généralement de 13 ± 2 mg/kg/jour.
1 Après reconstitution conformément aux directives
¥ La poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) en flacon est offerte dans les teneurs suivantes :
50 mcg/0,5 mL et 150 mcg/0,5 mL.
La poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) en dispositif d’administration unidose CLEARCLICK™ n’est pas offerte en teneur de 50 mcg/0,5 mL.
Dose recommandée pour la reprise du traitement chez les patients qui ont déjà connu l’échec d’un traitement (cas de rechute et patients qui n’ont pas répondu au traitement), tous génotypes de VHC confondus
Poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) : 1,5 mcg/kg/semaine Capsules PEGETRON® (ribavirine) : 800 à 1 400 mg/jour, selon le poids du patient
Tableau 8 – Recommandations posologiques pour PEGETRON® dans le cadre de la reprise du traitement chez les patients qui ont déjà connu l’échec d’un traitement (cas de rechute et patients qui n’ont pas répondu au traitement), tous génotypes de VHC confondus‡
| Poids du patient (kg) | PEG2b | Capsules de ribavirine | ||||||||
| Poudre pour solution injectable | ||||||||||
| Dose | Format de la fiole ou de | Dose | Nombre de capsules (200 mg) | |||||||
| hebdomadaire | CLEARCLICK™ | quotidienne | ||||||||
| (mcg/kg) | (mcg/0,5 mL)1¥ | (mg) | ||||||||
| < 40 | 1,5 | 50 | 800 | 2 capsules de 200 mg (matin) 2 capsules de 200 mg (soir) | ||||||
| 40 à 50 | 1,5 | 80 | 800 | 2 capsules de 200 mg (matin) 2 capsules de 200 mg (soir) | ||||||
| 51 à 65 | 1,5 | 100 | 800 | 2 capsules de 200 mg (matin) 2 capsules de 200 mg (soir) | ||||||
| 66 à 85 | 1,5 | 120 | 1 000 | 2 capsules de 200 mg (matin) 3 capsules de 200 mg (soir) | ||||||
| 86 à 105 | 1,5 | 150 | 1 200 | 3 capsules de 200 mg (matin) 3 capsules de 200 mg (soir) | ||||||
| > 105 | 1,5 | * | 1 400 | 3 capsules de 200 mg (matin) 4 capsules de 200 mg (soir) | ||||||
PEG2b = interféron alfa-2b péguylé
‡ La dose quotidienne de capsules de PEGETRON® (ribavirine) est généralement de 13 ± 2 mg/kg/jour.
1 Après reconstitution conformément aux directives
* Doit être calculé en fonction du poids corporel du patient
¥ La poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) en flacon est offerte dans les teneurs suivantes :
50 mcg/0,5 mL et 150 mcg/0,5 mL.
La poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) en dispositif d’administration unidose CLEARCLICK™ n’est pas offerte en teneur de 50 mcg/0,5 mL.
| Poids du patient (kg) | PEG2b | Capsules de ribavirine | ||||||||
| Poudre pour solution injectable | ||||||||||
| Dose | Format de la fiole ou de | Dose | Nombre de capsules (200 mg) | |||||||
| hebdomadaire | CLEARCLICK™ | quotidienne | ||||||||
| (mcg/kg) | (mcg/0,5 mL)1¥ | (mg) | ||||||||
| < 40 | 1,5 | 50 | 800 | 2 capsules de 200 mg (matin) 2 capsules de 200 mg (soir) | ||||||
| 40 à 50 | 1,5 | 80 | 800 | 2 capsules de 200 mg (matin) 2 capsules de 200 mg (soir) | ||||||
| 51 à 65 | 1,5 | 100 | 800 | 2 capsules de 200 mg (matin) 2 capsules de 200 mg (soir) | ||||||
| 66 à 85 | 1,5 | 120 | 1 000 | 2 capsules de 200 mg (matin) 3 capsules de 200 mg (soir) | ||||||
| > 85 | 1,5 | 150 | 1 200 | 3 capsules de 200 mg (matin) 3 capsules de 200 mg (soir) | ||||||
Durée du traitement
Patients n’ayant jamais été traités
On recommande que le traitement dure 48 semaines. La durée du traitement doit toutefois être adaptée à chaque patient en fonction des caractéristiques préthérapeutiques de sa maladie, ainsi que de sa réaction et de sa tolérance au traitement. Il a été montré que l’obtention d’une réponse virologique à la semaine 12 était un indicateur d’une réponse soutenue. Après 12 semaines de traitement sans réponse virologique (taux d’ARN du VHC positif et diminution de < 2 log10 depuis le départ) chez un adulte infecté par le génotype 1 du VHC, il faut envisager l’arrêt du traitement. On doit vérifier si on a obtenu une réponse virologique (taux d’ARN du VHC sous les seuils de détection) au bout de 24 semaines de traitement. Si ce n’est pas le cas, on doit envisager de mettre un terme au traitement avec PEGETRON®, car il est peu probable qu’une telle réponse se produise après ce délai.
Jalons thérapeutiques
Analyse de futilité à la semaine 12
Si un patient adulte infecté par le génotype 1 du virus de l’hépatite C chronique ne présente pas de réponse virologique précoce (RVP), définie soit par un taux détectable d’ARN du VHC avec une réduction d’au moins 2 log10 de la charge virale depuis le départ, soit par un taux indétectable d’ARN du VHC après 12 semaines de traitement à l’association interféron alfa-2b péguylé et ribavirine, il faut envisager l’arrêt du traitement.
Analyse de futilité à la semaine 24
Chez les patients adultes infectés par le génotype 1 du virus de l’hépatite C chronique qui présentaient un taux détectable d’ARN du VHC avec une réduction d’au moins 2 log10 de la charge virale depuis le départ après 12 semaines de traitement, mais ne présentaient toujours pas de taux indétectable d’ARN du VHC après 24 semaines de traitement, il faut garantir l’arrêt du traitement.
Reprise du traitement chez les patients qui ont déjà connu l’échec d’un traitement (cas de rechute et patients qui n’ont pas répondu au traitement)
Peu importe le génotype dont ils sont porteurs, tous les patients qui ont présenté un taux sérique d’ARN du VHC inférieur aux limites de détection à la semaine 12 doivent recevoir un traitement de 48 semaines. En cas de reprise du traitement, il est très peu probable que les patients chez lesquels l’ARN du VHC n’atteint pas encore un taux indétectable à la semaine 12 présentent une réponse virologique soutenue (RVS) après 48 semaines de traitement. L’interruption du traitement doit donc être considérée (voir la section ÉTUDES CLINIQUES).
Ajustement de la posologie
En général, on peut ajuster la posologie en fonction de la tolérance du patient au traitement. Si des effets indésirables graves se manifestent en cours de traitement ou si on obtient des anomalies des constantes biologiques, il convient de modifier la posologie ou d’interrompre le traitement jusqu’à ce qu’ils disparaissent ou diminuent. Si, une fois la dose ajustée, l’intolérance persiste ou se répète, ou encore si la maladie évolue rapidement, il faut abandonner le traitement avec PEGETRON®.
Ajustement de la posologie chez les patients infectés par le génotype 1 du VHC n’ayant jamais été traités
Il est recommandé de réduire la dose des capsules PEGETRON® (ribavirine) chez les patients dont l’hémoglobinémie a chuté sous les 10 g/dL (voir le tableau 9). On doit mettre définitivement fin au traitement avec PEGETRON® chez tout patient dont l’hémoglobinémie passe sous le seuil de 8,5 g/dL.
Tableau 9 – Réduction de la dose des capsules PEGETRON® (ribavirine) chez les patients infectés par le génotype 1 du VHC n’ayant jamais été traités
Dose de départ (mg) | Dose après la 1re réduction de la dose (mg) | Dose après la 2e réduction de la dose, le cas échéant (mg) |
| 800 | 600 | 400 |
| 1 000 | 800 | 600 |
| 1 200 | 1 000 | 800 |
| 1 400 | 1 000 | 800 |
Chez les patients qui ont des antécédents de maladie cardiovasculaire stable, on recommande de réduire la dose de capsules PEGETRON® (ribavirine) si l’hémoglobinémie est abaissée de 2 g/dL ou plus durant 4 semaines consécutives au cours du traitement. De plus, le patient cardiaque dont l’hémoglobinémie demeure inférieure à 12 g/dL, en dépit de l’administration d’une dose réduite durant 4 semaines, devra abandonner le traitement avec PEGETRON®.
Il est recommandé de réduire la dose de poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) chez les patients dont le nombre de neutrophiles chute sous les 0,75 × 10⁹/L (voir le tableau 10). Il convient d’interrompre le traitement avec PEGETRON® définitivement si le nombre de neutrophiles passe sous les 0,5 × 10⁹/L.
Tableau 10 – Réduction de la dose de poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) chez les patients infectés par le génotype 1 du VHC n’ayant jamais été traités
| Dose de départ (mcg/kg/semaine) | Dose après la 1re réduction (mcg/kg/semaine) | Dose après la 2e réduction, le cas échéant (mcg/kg/semaine) |
| 1,5 | 1 | 0,5 |
Voici les lignes directrices ayant servi à l’ajustement des doses au cours des études cliniques, mises au point d’après les valeurs d’analyses de laboratoire.
Tableau 11 – Ajustement de la posologie chez les patients infectés par le génotype 1 du VHC n’ayant jamais été traités
| Réduire la dose de | Réduire la dose de | Abandonner le traitement | |||||||
| ribavirine si* : | PEG2b si§ : | associatif si : | |||||||
| Hémoglobinémie chez les patients sans antécédents de cardiopathie | 8,5 à < 10 g/dL | - | < 8,5 g/dL | ||||||
| Hémoglobinémie chez les patients ayant des antécédents de cardiopathie± | Baisse ≥ 2 g/dL de l’hémoglobinémie pendant 4 semaines consécutives durant le traitement (réduction posologique définitive) | < 8,5 g/dL ou < 12 g/dL après 4 semaines à la dose réduite | |||||||
| Nombre de leucocytes | - | 1,0 à < 1,5 × 10⁹/L | < 1,0 × 10⁹/L | ||||||
| Nombre de neutrophiles | - | 0,5 à < 0,75 × 10⁹/L | < 0,5 × 10⁹/L | ||||||
| Nombre de plaquettes | - | 25 à < 50 × 109/L | < 25 × 109/L | ||||||
| Bilirubine libre | - | - | 2,5 fois la limite supérieure de la normale | ||||||
| Bilirubine conjuguée | > 5 mg/dL | - | > 4 mg/dL (pendant > 4 semaines) | ||||||
| Créatinine | - | - | > 2,0 mg/dL | ||||||
| ALAT/ASAT | - | - | 2 fois la valeur préthérapeutique ET > 10 fois la limite supérieure de la normale | ||||||
PEG2b = interféron alfa-2b péguylé
* Réduction de la dose de ribavirine : La 1re réduction de la dose de ribavirine chez les patients adultes est de 200 mg/jour, sauf chez les patients qui reçoivent la dose de 1 400 mg; elle est alors de 400 mg/jour. Le cas échéant, la 2e réduction de dose de ribavirine est d’un autre 200 mg/jour. Les patients dont la dose de ribavirine est réduite à 600 mg par jour doivent prendre une capsule de 200 mg le matin et deux capsules de 200 mg le soir.
§ Réduction de la dose d’interféron alfa-2b péguylé : La dose d’interféron alfa-2b péguylé doit être réduite par paliers de 0,5 mcg/kg/semaine. ± Ces lignes directrices s’adressent aux patients atteints de cardiopathie stable. Les patients ayant des antécédents de cardiopathie importante ou instable ne doivent pas être traités avec PEGETRON® (voir MISES EN GARDE ET PRÉCAUTIONS).
Ajustement de la posologie chez les patients n’ayant jamais été traités et qui ne sont pas infectés par le génotype 1 du VHC
Chez les patients qui ont des antécédents de maladie cardiovasculaire stable, on recommande de ramener la dose de capsules PEGETRON® (ribavirine) à 600 mg/jour (soit 1 capsule à 200 mg le matin et 2 capsules à 200 mg le soir) si l’hémoglobinémie est abaissée de ≥ 2 g/dL ou plus durant 4 semaines consécutives au cours du traitement. De plus, le patient cardiaque dont l’hémoglobinémie demeure inférieure à 12 g/dL, en dépit de l’administration d’une dose réduite durant 4 semaines, devra abandonner le traitement avec PEGETRON®.
Il est recommandé de réduire la dose des capsules PEGETRON® (ribavirine) à 600 mg par jour chez les patients dont l’hémoglobinémie a chuté sous les 10 g/dL. On doit mettre définitivement fin au traitement avec PEGETRON® chez tout patient dont l’hémoglobinémie passe sous le seuil de 8,5 g/dL.
Il est recommandé de réduire la dose de poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) à 0,75 mcg/kg/semaine chez les patients dont le nombre de neutrophiles chute sous les 0,75 × 10⁹/L. Il convient d’interrompre le traitement avec PEGETRON® définitivement si le nombre de neutrophiles passe sous les 0,5 × 10⁹/L.
Voici les lignes directrices ayant servi à l’ajustement des doses au cours des études cliniques. Tableau 12 – Ajustement de la posologie chez les patients n’ayant jamais été traités et qui ne sont pas infectés par le génotype 1 du VHC
| Réduire la dose de capsules de | Réduire la dose de poudre | Abandonner le traitement avec PEGETRON® si : | |||||
| PEGETRON® (ribavirine) à | pour solution injectable | ||||||
| 600 mg/jour* si : | PEG2b de moitié si : | ||||||
| Hémoglobinémie chez les patients sans antécédents de cardiopathie | 8,5 à < 10 g/dL | - | < 8,5 g/dL | ||||
Hémoglobinémie chez les patients ayant des antécédents de cardiopathie± | Baisse ≥ 2 g/dL de l’hémoglobinémie pendant 4 semaines consécutives durant le traitement (réduction posologique définitive) | < 8,5 g/dL ou < 12 g/dL après 4 semaines à la dose réduite | |||||
| Nombre de leucocytes | - | 1,0 à < 1,5 × 10⁹/L | < 1,0 × 10⁹/L | ||||
| Nombre de neutrophiles | - | 0,5 à < 0,75 × 10⁹/L | < 0,5 × 10⁹/L | ||||
| Nombre de plaquettes | - | 50 à < 80 × 109/L | < 50 × 109/L | ||||
| Bilirubine libre | - | - | 2,5 fois la limite supérieure de la normale | ||||
| Bilirubine conjuguée | > 5 mg/dL | - | > 4 mg/dL (pendant > 4 semaines) | ||||
| Créatinine | - | - | > 2,0 mg/dL | ||||
| ALAT/ASAT | - | - | 2 fois la valeur préthérapeutique ET > 10 fois la limite supérieure de la normale | ||||
PEG2b = interféron alfa-2b péguylé
* Les patients dont la dose de capsules PEGETRON® (ribavirine) est réduite à 600 mg par jour doivent prendre une capsule de 200 mg le matin et deux capsules de 200 mg le soir.
± Ces lignes directrices s’adressent aux patients atteints de cardiopathie stable. Les patients ayant des antécédents de cardiopathie importante ou instable ne doivent pas être traités avec PEGETRON® (voir MISES EN GARDE ET PRÉCAUTIONS).
Ajustement posologique dans le cadre de la reprise du traitement chez les patients qui ont déjà connu l’échec d’un traitement (cas de rechute et patients qui n’ont pas répondu au traitement), tous génotypes du VHC confondus
Il est recommandé de réduire la dose des capsules PEGETRON® (ribavirine) chez les patients dont le taux d’hémoglobine chute sous les 10 g/dL (voir le tableau 13). Les patients dont le taux d’hémoglobine chute sous les 8,5 g/dL doivent abandonner le traitement avec PEGETRON® de façon permanente.
Tableau 13 – Ajustement posologique dans le cadre de la reprise du traitement chez les patients qui ont déjà connu l’échec d’un traitement (cas de rechute et patients qui n’ont pas répondu au traitement), tous génotypes du VHC confondus
Dose de départ (mg) | Dose après la 1re réduction de la dose (mg) | Dose après la 2e réduction de la dose, au besoin (mg) |
| 800 | 600 | 400 |
| 1 000 | 800 | 600 |
| 1 200 | 800 | 600 |
| 1 400 | 1 000 | 800 |
Chez les patients qui ont des antécédents de maladie cardiovasculaire stable, l’ajustement à la baisse de la dose des capsules PEGETRON® (ribavirine) s’impose dans les cas où le taux d’hémoglobine baisse de ≥ 2 g/dL au cours de n’importe quelle période de 4 semaines. En outre, si le taux d’hémoglobine des patients qui ont des antécédents de maladie cardiovasculaire demeure < 12 g/dL après 4 semaines de traitement à une dose réduite, le traitement avec PEGETRON® doit être interrompu.
Il est recommandé que la dose de poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) soit ajustée à la baisse chez les patients dont le nombre de neutrophiles chute sous 0,75 × 10⁹/L (voir le tableau 14). Chez les patients dont le nombre de neutrophiles chute sous 0,5 × 10⁹/L, le traitement avec PEGETRON® doit être abandonné de façon permanente.
Tableau 14 – Ajustement à la baisse de la dose de poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) dans le cadre de la reprise du traitement chez les patients qui ont déjà connu l’échec d’un traitement (cas de rechute et patients qui n’ont pas répondu au traitement), tous génotypes du VHC confondus
| Dose de départ (mcg/kg/semaine) | Dose après la 1re réduction de la dose (mcg/kg/semaine) | Dose après la 2e réduction de la dose, au besoin (mcg/kg/semaine) |
| 1,5 | 1 | 0,5 |
Les lignes directrices ci-dessous concernant l’ajustement posologique ont été utilisées dans le cadre d’études cliniques.
Tableau 15 – Ajustement posologique dans le cadre de la reprise du traitement chez les patients qui ont déjà connu l’échec d’un traitement (cas de rechute et patients qui n’ont pas répondu au traitement), tous génotypes du VHC confondus
| Réduire la dose de | Réduire la dose de PEG2b | Interrompre le traitement | |||||||
| ribavirine si* : | si§ : | associatif si : | |||||||
Hémoglobinémie chez les patients sans antécédents de cardiopathie | 8,5 à < 10 g/dL | - | < 8,5 g/dL | ||||||
Hémoglobinémie chez les patients ayant des antécédents de cardiopathie± | Baisse ≥ 2 g/dL de l’hémoglobine au cours de n’importe quelle période de 4 semaines pendant le traitement (réduction permanente de la dose) | < 8,5 g/dL ou < 12 g/dL après 4 semaines à la dose réduite | |||||||
| Nombre de leucocytes | - | 1,0 à < 1,5 × 10⁹/L | < 1,0 × 10⁹/L | ||||||
| Nombre de neutrophiles | - | 0,5 à < 0,75 × 10⁹/L | < 0,5 × 10⁹/L | ||||||
| Nombre de plaquettes | - | 25 à < 50 × 109/L | < 25 × 109/L | ||||||
| Bilirubine libre | - | - | 2,5 fois la limite supérieure de la normale | ||||||
| Bilirubine conjuguée | > 5 mg/dL | - | > 4 mg/dL (durant > 4 semaines) | ||||||
| Créatinine | - | - | > 2,0 mg/dL | ||||||
| ALAT/ASAT | - | - | 2 fois la valeur préthérapeutique ET > 10 fois la limite supérieure de la normale | ||||||
PEG2b = interféron alfa-2b péguylé
* Ajustement à la baisse de la dose de ribavirine : Le premier ajustement à la baisse de la dose de ribavirine chez les patients adultes correspond à une réduction de 200 ou 400 mg/jour, selon la dose de départ (voir le tableau 13). Les patients dont la dose de ribavirine est réduite à 600 mg par jour doivent prendre une capsule de 200 mg le matin et deux capsules de 200 mg le soir. § Ajustement à la baisse de la dose d’interféron alfa-2b péguylé : L’ajustement à la baisse de la dose d’interféron alfa-2b péguylé doit être effectué par tranches de 0,5 mcg/kg/semaine.
± Ces lignes directrices s’adressent aux patients atteints de cardiopathie stable. Les patients ayant des antécédents de cardiopathie importante ou instable ne doivent pas être traités avec PEGETRON® (voir MISES EN GARDE ET PRÉCAUTIONS).
Traitements concomitants
On a utilisé avec succès l’acétaminophène pour atténuer la fièvre et les céphalées qui peuvent accompagner le traitement avec l’interféron alfa-2b péguylé. La dose d’acétaminophène recommandée est de 500 mg à 1 g, prise 30 minutes avant l’administration de la solution injectable PEGETRON® (interféron alfa-2b péguylé). La dose maximale d’acétaminophène est de 1 g 4 f.p.j. À moins d’avis contraire du médecin traitant, le traitement d’appoint à l’acétaminophène ne doit pas être administré pendant plus de 5 jours consécutifs, car il pourrait empêcher de bien cerner la cause de la fièvre s’il était administré plus longtemps.
Préparation
Pour préparer la solution à partir de la poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) en fioles
La reconstitution de la solution PEGETRON® se fait en diluant le contenu de chaque fiole de poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) avec 0,7 mL de l’eau stérile pour préparations injectables fournie dans la trousse de manière à obtenir un volume final de 0,74 mL en vue de l’administration d’un volume pouvant atteindre 0,5 mL. Les solutions reconstituées contiennent respectivement 100, 160, 200, 240 et 300 mcg/mL d’interféron alfa-2b péguylé.
Méthode de reconstitution : À l’aide d’une seringue et d’une aiguille stériles, injecter lentement 0,7 mL de diluant dans la fiole de poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) en orientant le jet vers la paroi du flacon. Autrement, la formation de bulles est plus abondante. La solution sera peut-être trouble ou mousseuse pendant quelques minutes. Faire doucement tourner la fiole jusqu’à dissolution complète de la poudre. Sans agiter, retourner délicatement la fiole. Le contenu devrait alors être complètement dissous. Une fois la solution stabilisée, elle devrait paraître claire et les bulles ne devraient former qu’un mince cercle en surface. La dose prescrite peut alors être prélevée à l’aide d’une seringue stérile, puis injectée. La préparation de la solution PEGETRON® (interféron alfa-2b péguylé) s’accompagne toujours d’une légère perte, qui se produit au moment de mesurer et d’injecter le médicament. C’est pourquoi chaque fiole contient un peu plus de diluant et de poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé); ainsi, la dose administrée correspond vraiment à la dose alléguée pour 0,5 mL de solution injectable PEGETRON® (interféron alfa-2b péguylé). La teneur alléguée est présente dans 0,5 mL de la solution reconstituée. Ainsi, pour chaque teneur offerte, on retrouvera des concentrations respectives de 50 mcg/0,5 mL, de 80 mcg/0,5 mL, de 100 mcg/0,5 mL, de 120 mcg/0,5 mL et de 150 mcg/0,5 mL après reconstitution de la solution.
Comme c’est le cas pour tout médicament à usage parentéral, il faut examiner la solution reconstituée avant de l’administrer. Ne pas utiliser si un changement de couleur est noté. Jetez toute portion inutilisée de la solution. La poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) ne doit être mélangée à aucun autre médicament injectable.
Incompatibilités : La poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) doit être diluée avec de l’eau stérile pour préparations injectables seulement et ne doit pas être mélangée à d’autres produits médicinaux.
La poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) est offerte en fioles unidoses. Utiliser la solution dès qu’elle est reconstituée (voir Conservation des boîtes individuelles de poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé)).
Pour préparer la solution à partir de la poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) en dispositif d’administration CLEARCLICK™ Avant d’injecter la solution préparée à partir de la poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) à l’aide du dispositif d’administration unidose CLEARCLICK™, il faut activer la cartouche à deux compartiments pour mélanger la poudre et le diluant stérile de manière à obtenir une solution. La poudre doit être complètement dissoute. La dose prescrite de PEGETRON® doit être choisie sur le cadran et injectée par voie sous-cutanée. Les directives détaillées pour la préparation et l’administration sont présentées dans les Renseignements pour le consommateur (Partie III).
Comme c’est le cas pour tout médicament à usage parentéral, il faut examiner la solution reconstituée avant de l’administrer. Ne pas utiliser si un changement de couleur est noté.
PEGETRON® doit être administré à la température ambiante.
SURDOSAGE
La ligne de démarcation entre la dose thérapeutique et le surdosage d’interféron alfa-2b péguylé n’est pas clairement établie. Les symptômes de surdosage peuvent comprendre une amplification des effets indésirables, notamment des symptômes pseudo-grippaux, une leucopénie ou une thrombocytopénie et une augmentation des taux sériques d’enzymes hépatiques. On peut atténuer la gravité de ces effets en adaptant la dose et la fréquence posologique ou, dans certains cas, en cessant le traitement avec l’interféron alfa-2b péguylé. Les effets indésirables d’ordre cardiovasculaire, comme l’hypotension et l’arythmie, peuvent nécessiter un traitement d’appoint.
Nous disposons de peu de données sur le surdosage. Les principaux effets du surdosage ont été une augmentation de l’incidence et de la gravité des EI signalés par suite de la prise de doses thérapeutiques de PEGETRON®. Les effets indésirables graves signalés lors de cas de surdosage de PEGETRON® comprenaient : labilité émotionnelle, anémie, anxiété, ataxie, bursite, déshydratation, dépression, fatigue, hallucinations, hallucinations auditives, hyperesthésie, hypothyroïdie, troubles mentaux, myalgie, nausées, surdosage intentionnel, neutropénie, paranoïa, pneumonie, pyrexie, idées suicidaires, tentatives de suicide, troubles thyroïdiens, infections urinaires et vomissements. Dans les cas de surdosage, le traitement des symptômes et une surveillance étroite du patient sont recommandés (voir la rubrique Ajustement de la posologie de la section POSOLOGIE ET ADMINISTRATION).
Dans le cadre des études cliniques ayant porté sur l’administration de ribavirine et d’interféron alfa 2b, la plus forte surdose signalée s’élevait à 10 g de ribavirine (50 capsules dosées à 200 mg) prise avec une dose de 39 × 106 unités d’interféron alfa-2b (13 injections sous-cutanées de 3 × 10⁶ UI chacune). Le patient a été mis en observation à l’Urgence pendant deux jours. Aucun effet indésirable pouvant être imputable à cette surdose n’a été observé pendant ce laps de temps.
L’absorption de la ribavirine est en général terminée au bout d’une heure. Le traitement d’un surdosage par la ribavirine consiste donc à mettre en œuvre les mesures d’appoint habituelles et à surveiller les signes vitaux et l’état clinique du patient. On ne connaît pas d’antidote spécifique de la ribavirine. Bien qu’on ne dispose pas de données à ce sujet, on peut administrer du charbon activé pour aider à éliminer la partie de médicament non encore absorbée. L’hémodialyse n’a pour ainsi dire aucun effet sur les taux de ribavirine.
Pour la prise en charge d’un cas de surdose soupçonnée, communiquez avec le centre anti-poison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Capsules de PEGETRON® (ribavirine) : Le mécanisme par lequel la ribavirine exerce son effet sur le VHC reste à élucider. Aux concentrations physiologiques, ni la ribavirine ni ses métabolites nucléotidiques intracellulaires n’ont montré d’action inhibitrice contre les enzymes spécifiques du VHC ou contre la réplication du VHC. À l’issue de plusieurs études cliniques portant sur l’administration de ribavirine sous sa forme orale en monothérapie pour traiter l’hépatite C chronique, on a conclu que la ribavirine n’éliminait pas le VHC du sérum, pas plus qu’elle n’améliorait les données histologiques hépatiques après 6 à 12 mois de traitement et une période de postobservation de 6 mois. Toutefois, à la lumière de la réduction de la charge virale qui a été observée, il a été démontré que la ribavirine augmente l’efficacité de l’interféron alfa-2b péguylé lorsqu’elle est utilisée en association avec ce médicament dans le traitement de l’hépatite C chronique.
Poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) : Les résultats d’études in vitro et in vivo portent à croire que l’activité biologique de l’interféron alfa-2b péguylé est attribuable à la fraction interféron alfa-2b. Les interférons exercent leurs activités cellulaires en se fixant à des récepteurs membranaires spécifiques à la surface des cellules. Des études avec d’autres interférons ont permis de démontrer une spécificité propre à l’espèce. Cependant, certaines espèces de singe, par exemple, le singe rhésus, sont sensibles à la stimulation pharmacodynamique lors d’une exposition aux interférons humains de type I. Les résultats de plusieurs études indiquent qu’une fois lié à la membrane cellulaire, l’interféron déclenche un enchaînement complexe de phénomènes intracellulaires, notamment l’induction de certaines enzymes. On croit que ce processus est responsable, du moins en partie, des diverses réactions des cellules à l’interféron, notamment l’inhibition de la réplication virale dans les cellules infectées, la suppression de la prolifération cellulaire et d’autres effets immunomodulateurs tels que l’intensification de l’activité phagocytaire des macrophages et l’augmentation de la cytotoxicité spécifique des lymphocytes pour les cellules cibles. N’importe laquelle de ces réactions, voire toutes ces réactions, peut contribuer aux effets thérapeutiques des interférons.
PEGETRON® (ribavirine et interféron alfa-2b péguylé) : On ne connaît pas le mécanisme grâce auquel le traitement avec PEGETRON® inhibe l’ARN du VHC.
Pharmacocinétique
Capsules PEGETRON® (ribavirine)
La ribavirine administrée par voie orale est absorbée rapidement et en grande partie. Cependant, comme elle subit un métabolisme de premier passage, sa biodisponibilité absolue se situe entre 33 et 64 %. On a noté une relation linéaire entre la dose et l’ASCtf après avoir administré des doses uniques de ribavirine allant de 200 à 1 200 mg. Le volume apparent de distribution de cette substance est d’environ 5 000 L. Les Cmax montrent que l’accumulation plasmatique de la ribavirine est environ 4,7 fois plus élevée après l’administration de doses répétées durant 6 semaines qu’après la prise d’une dose unique, mais il est possible que l’état d’équilibre n’ait pas encore été atteint au bout de 6 semaines. L’administration par voie orale de 600 mg de ribavirine 2 f.p.j. s’est traduite par une concentration plasmatique moyenne de 2 200 ng/mL (37 %). On a établi la demi-vie moyenne à 298 heures (30 %) après l’arrêt de l’administration de la ribavirine, ce qui reflète probablement la lente élimination de ce composé des espaces non plasmatiques.
La pharmacocinétique de la ribavirine est caractérisée par une grande variabilité intraindividuelle et interindividuelle (variabilité intraindividuelle de 30 % environ pour l’ASC et la Cmax). Cela pourrait s’expliquer par le métabolisme de premier passage considérable qu’elle subit de même que par son passage dans l’espace sanguin et au-delà.
Le mode de transport de la ribavirine dans les espaces non plasmatiques a surtout été étudié sur les globules rouges et on a conclu qu’il était principalement tributaire d’un transporteur nucléosidique équilibrant de type es. Ce type de transporteur se retrouve sur pratiquement tous les types de cellules, ce qui explique sans doute le grand volume de distribution de ce composé. Le rapport des concentrations de ribavirine dans le sang entier et dans le plasma est d’environ 60 pour 1. L’excédent de ribavirine dans le sang entier se présente sous forme de ribavirine nucléotidique emprisonnée dans des érythrocytes.
La biotransformation de la ribavirine se fait par deux voies : 1) une voie réversible de phosphorylation dans les cellules nucléées, 2) une voie de dégradation par déribosylation et hydrolyse des amides qui aboutit à la formation d’un métabolite, le triazole carboxamide. La ribavirine et ses métabolites acide triazole carboxylique sont excrétés par voie rénale. Après l’administration, par voie orale, d’une dose de ribavirine de 600 mg marquée au 14C, à peu près 61 % et 12 % de la dose radioactive sont éliminés dans l’urine et les fèces respectivement en l’espace de 336 heures. On a retrouvé 17 % de la dose administrée sous forme inchangée.
Effet de la nourriture sur l’absorption de la ribavirine : Au cours d’une étude de pharmacocinétique ayant porté sur l’administration d’une dose unique, la prise de la ribavirine avec un repas à forte teneur en gras (841 kcal, 53,8 g de matières grasses, 31,6 g de protéines et 57,4 g de glucides) a entraîné une hausse de 70 % de l’ASCt (ASC du temps zéro à la dernière concentration mesurable) et de la Cmax. Il est possible que la biodisponibilité accrue notée durant cette étude découle d’un transit gastro-intestinal plus long de la ribavirine ou de la modification du pH gastro-intestinal. On ignore quelle peut être la portée des résultats de cette étude avec une dose unique sur le plan clinique. Lors de l’étude de base réalisée sur l’efficacité du médicament, les sujets devaient prendre la ribavirine avec des aliments de manière à obtenir des concentrations plasmatiques maximales de cette substance.
Poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé)
L’interféron alfa-2b péguylé est une forme d’interféron alfa-2b bien caractérisé, modifié par ajout de chaînes de polyéthylèneglycol (« péguylation »), comprenant surtout de l’interféron monopéguylé et une petite quantité d’interféron dipéguylé et d’interféron alfa-2b libre. La demi-vie plasmatique de l’interféron alfa-2b péguylé est plus longue que celle de l’interféron alfa-2b non péguylé. L’interféron alfa-2b péguylé peut se transformer en interféron alfa-2b libre en se délestant des chaînes de PEG (« dépéguylation »). L’activité biologique des isomères péguylés est comparable sur le plan qualitatif, mais moins importante que celle de l’interféron alfa-2b libre.
Après l’administration d’interféron alfa-2b péguylé par voie sous-cutanée, la concentration maximale sérique (Cmax) est atteinte dans un délai de 15 à 44 heures et se maintient pendant 48 à 72 heures. La Cmax et l’aire sous la courbe des concentrations plasmatiques (ASC) relatives à l’interféron alfa-2b péguylé augmentent avec la dose administrée. Le volume de distribution apparent est de 0,99 L/kg en moyenne.
L’administration de doses multiples entraîne l’accumulation d’interférons immunoréactifs. Cependant, l’activité biologique n’augmente que modestement, comme en témoignent les résultats du dosage biologique.
La demi-vie d’élimination moyenne de l’interféron alfa-2b péguylé est d’environ 40 heures, la clairance apparente s’établissant à 22,0 mL/h × kg. Les processus mis en jeu dans l’élimination des interférons chez l’homme n’ont pas encore été parfaitement élucidés. D’après l’analyse de régression rétrospective du rapport Cl/F de l’interféron alfa-2b péguylé et de la clairance de la créatinine réalisée à partir d’une base de données pondérées, on a déterminé que les reins assurent environ 30 % de la clairance apparente de l’interféron alfa-2b péguylé.
Analyse pharmacocinétique de la ribavirine et de l’interféron alfa-2b péguylé administrés en association : Une analyse pharmacocinétique de la ribavirine a été réalisée chez des patients traités avec PEGETRON® à partir d’échantillons de sérum prélevés au bout de 12, 24 et 48 semaines de traitement. D’après les modèles pharmacocinétiques, en recommandant des doses de 800 mg/jour de ribavirine pour les patients pesant moins de 65 kg, de 1 000 mg/jour pour ceux pesant entre 65 et 85 kg et de 1 200 mg/jour pour ceux pesant plus de 85 kg (en association avec de l’interféron alfa-2b péguylé administré à raison de 1,5 mcg/kg) plutôt que l’emploi d’une dose universelle de 800 mg/jour, on a obtenu une augmentation du taux de réponse soutenue1 de 6,3 %. Cette augmentation était encore plus marquée (7,4 %) chez les patients infectés par le génotype 1 du VHC que chez ceux infectés par un autre génotype de ce virus (3,8 %).
On a en outre noté une légère augmentation de 2,5 % du taux de toxicité – défini comme le pourcentage de patients présentant une hémoglobinémie inférieure à 10,5 mg/dL à la quatrième semaine de traitement – par rapport à celui de la dose universelle de 800 mg/jour. Cette augmentation de la toxicité a été jugée bénigne et maîtrisable sur le plan clinique.
1 Le taux de réponse soutenue a été défini comme le pourcentage de patients qui présentaient toujours une réponse au traitement 24 semaines après la fin de ce dernier.
Pendant le traitement avec PEGETRON®, les concentrations minimales d’interféron alfa-2b péguylé ont été atteintes au bout de 12, de 24 et de 48 semaines. Les concentrations mesurées de même que la tendance à l’accumulation observée étaient similaires à celles que l’on avait notées antérieurement dans le cadre de traitements de l’hépatite C chronique à l’aide d’interféron alfa-2b péguylé employé en monothérapie. Ces observations viennent confirmer l’absence d’interaction entre l’interféron alfa-2b péguylé et la ribavirine sur le plan pharmacocinétique.
Populations et situations particulières
Pédiatrie : On n’a pas étudié le comportement pharmacocinétique de PEGETRON® chez des sujets de moins de 18 ans. L’efficacité et l’innocuité de PEGETRON® dans cette population n’ont pas été évaluées. PEGETRON® est indiqué pour le traitement de l’hépatite C chronique seulement chez les patients âgés de 18 ans et plus.
Gériatrie (≥ 65 ans) : Dans le cadre d’une étude comportant l’administration d’une dose unique de 1,0 mcg/kg par voie sous-cutanée, l’âge des sujets n’a exercé aucun effet sur le comportement pharmacocinétique du médicament. Cette étude n’était pas dotée de la puissance nécessaire pour détecter des différences entre les divers groupes d’âge des participants (fourchettes d’âge : de 20 à 45 ans et de 65 à 80 ans). L’âge du patient ne semble pas avoir de répercussions majeures non plus sur le comportement pharmacocinétique de la ribavirine. Toutefois, comme dans le cas des patients plus jeunes, on doit évaluer la fonction rénale des patients âgés avant d’entreprendre le traitement avec PEGETRON®.
Insuffisance hépatique :
- Capsules PEGETRON® (ribavirine) : L’analyse du comportement pharmacocinétique de doses uniques de ribavirine administrées à des patients atteints d’un dysfonctionnement hépatique léger, modéré ou grave (classes A, B ou C de Child-Pugh) a révélé que l’absorption de cette substance est d’une ampleur similaire à celle observée chez les témoins sans dysfonctionnement hépatique.
- Poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) : On n’a pas étudié le comportement pharmacocinétique de l’interféron alfa-2b péguylé chez les patients atteints d’une insuffisance hépatique grave. L’emploi de PEGETRON® est donc contre-indiqué chez ce type de patients.
Insuffisance rénale :
- Capsules PEGETRON® (ribavirine) : Après avoir administré des doses uniques de ribavirine à des patients présentant un dysfonctionnement rénal, on a noté que le comportement pharmacocinétique de ce composé était différent (augmentation de l’ASCtf et de la Cmax) de celui observé chez les témoins (clairance de la créatinine supérieure à 90 mL/minute). Cette observation semble imputable à la diminution de la clairance apparente chez ce type de patients.
- Poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) : On a déterminé que les reins assurent environ 30 % de la clairance totale de l’interféron alfa-2b péguylé. Dans le cadre d’une étude comportant l’administration de doses uniques (1,0 mcg/kg) à des patients atteints d’insuffisance rénale, la Cmax, l’ASC et la demi-vie relatives à l’interféron alfa-2b péguylé ont augmenté parallèlement à la gravité de l’atteinte rénale (voir les sections CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS). Compte tenu de la grande variabilité du comportement pharmacocinétique des interférons chez un même patient, la surveillance étroite des patients est recommandée pendant le traitement avec PEGETRON® (voir la section MISES EN GARDE ET PRÉCAUTIONS).
Les personnes présentant un dysfonctionnement rénal grave (clairance de la créatinine inférieure à 50 mL/min) ne doivent pas être traitées avec PEGETRON® (voir la section CONTRE-INDICATIONS).
STABILITÉ ET ENTREPOSAGE
Conservation des emballages jumelés PEGETRON® :
Conserver les emballages jumelés renfermant les capsules PEGETRON® (ribavirine) et la poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) au réfrigérateur, entre 2 °C et 8 °C (36 °F et 46 °F).
Conservation des boîtes individuelles de capsules PEGETRON® (ribavirine) : Les capsules PEGETRON® (ribavirine) doivent être conservées au réfrigérateur, entre 2 °C et 8 °C (36 °F et 46 °F), ou à une température ambiante située entre 15 °C et 30 °C (59 °F et 86 °F).
Conservation des boîtes individuelles de poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) :
Présentée en emballage individuel et avant reconstitution, la poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) doit être conservée au réfrigérateur, entre 2 °C et 8 °C (36 °F et 46 °F). Employer immédiatement après la reconstitution à l’aide d’eau stérile pour préparations injectables. Comme la solution ne contient aucun agent de conservation, il est recommandé de l’administrer le plus tôt possible et dans un délai de 3 heures après sa reconstitution. Si le produit est reconstitué dans des conditions d’asepsie contrôlées et validées, comme dans une pharmacie d’hôpital, la solution obtenue sera stable en conditions d’utilisation sur les plans chimique et physique pendant 24 heures à une température se situant entre 2 °C et 8 °C (36 °F et 46 °F). Toute portion inutilisée doit être jetée. Ne pas utiliser après la date de péremption indiquée sur l’étiquette.
Conservation du dispositif d’administration CLEARCLICK™ PEGETRON® : Avant toute reconstitution, le dispositif CLEARCLICK™ PEGETRON® présenté en emballage individuel doit être conservé à une température se situant entre 2 °C et 8 °C (36 °F et 46 °F). Une fois la solution reconstituée, le dispositif CLEARCLICK™ PEGETRON® devrait être utilisé immédiatement, mais il peut être conservé à une température de 2 °C à 8 °C (36 °F à 46 °F) pendant une période maximale de 24 heures. Ne pas congeler.
Ne pas utiliser après la date de péremption indiquée sur l’étiquette.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Forme posologique
Vous trouverez la posologie recommandée à la section POSOLOGIE ET ADMINISTRATION.
Les capsules PEGETRON® (ribavirine) se présentent en capsules blanches, opaques, faites de gélatine dure et renfermant une poudre blanche. La capsule porte le logo S-P et l’inscription « 200 mg » à l’encre bleue.
Poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) en fioles : PEGETRON® (interféron alfa-2b péguylé) est offert sous forme de poudre blanche d’interféron alfa-2b péguylé dosée à 50 ou à 150 mcg/0,5 mL après reconstitution de la solution. Les flacons de diluant fournis avec la poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) contiennent 1 mL d’eau stérile pour préparations injectables.
Poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) en dispositif d’administration unidose CLEARCLICK™ : La poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) en dispositif d’administration unidose CLEARCLICK™ se présente sous la forme d’une cartouche en verre à 2 compartiments : l’un renferme la poudre lyophilisée blanche ou blanc cassé PEGETRON® (interféron alfa-2b péguylé), et l’autre, le diluant, c’est-à-dire de l’eau stérile pour préparations injectables.
PEGETRON® est offert dans les emballages décrits ci-après. Ils contiennent suffisamment de ribavirine et d’interféron alfa-2b péguylé pour 2 semaines de traitement.
Dose pouvant être administrée : 50 mcg/0,5 mL
Une boîte contenant 2 fioles de poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) à 50 mcg/fiole, 2 flacons de diluant contenant 1 mL d’eau stérile pour préparations injectables, 4 seringues et 4 tampons imbibés d’alcool; plus 1 boîte contenant 56 capsules PEGETRON® (ribavirine).
Dose pouvant être administrée : 80 mcg/0,5 mL
Une boîte contenant 2 dispositifs d’administration unidose CLEARCLICK™ PEGETRON® (interféron alfa-2b péguylé) à 80 mcg/CLEARCLICK™, 2 aiguilles à enfoncer de calibre 30 (0,3 × 8 mm), 4 tampons imbibés d’alcool et 2 porte-stylos; plus 1 boîte contenant 56 capsules PEGETRON® (ribavirine).
Dose pouvant être administrée : 100 mcg/0,5 mL
Une boîte contenant 2 dispositifs d’administration unidose CLEARCLICK™ PEGETRON® (interféron alfa-2b péguylé) à 100 mcg/CLEARCLICK™, 2 aiguilles à enfoncer de calibre 30 (0,3 × 8 mm), 4 tampons imbibés d’alcool et 2 porte-stylos; plus 1 boîte contenant 56 capsules PEGETRON® (ribavirine).
Dose pouvant être administrée : 120 mcg/0,5 mL
Une boîte contenant 2 dispositifs d’administration unidose CLEARCLICK™ PEGETRON® (interféron alfa-2b péguylé) à 120 mcg/CLEARCLICK™, 2 aiguilles à enfoncer de calibre 30 (0,3 × 8 mm), 4 tampons imbibés d’alcool et 2 porte-stylos; plus 1 boîte contenant 70 capsules PEGETRON® (ribavirine).
Dose pouvant être administrée : 150 mcg/0,5 mL
- 1.
Une boîte contenant 2 fioles de poudre pour solution injectable PEGETRON®
(interféron alfa-2b péguylé) à 150 mcg/fiole, 2 flacons de diluant contenant 1 mL d’eau stérile pour préparations injectables, 4 seringues et 4 tampons imbibés d’alcool; plus 1 boîte contenant 84 capsules PEGETRON® (ribavirine).
- 2.
Une boîte contenant 2 dispositifs d’administration unidose CLEARCLICK™ PEGETRON®
(interféron alfa-2b péguylé) à 150 mcg/CLEARCLICK™, 2 aiguilles à enfoncer de calibre 30 (0,3 × 8 mm), 4 tampons imbibés d’alcool et 2 porte-stylos; plus 1 boîte contenant 84 capsules PEGETRON® (ribavirine).
- 3. Une boîte contenant 2 fioles de poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) à 150 mcg/fiole, 2 flacons de diluant contenant 1 mL d’eau stérile pour préparations injectables, 4 seringues et 4 tampons imbibés d’alcool; plus 1 boîte contenant 98 capsules PEGETRON® (ribavirine).
- 4.
Une boîte contenant 2 dispositifs d’administration unidose CLEARCLICK™ PEGETRON®
(interféron alfa-2b péguylé) à 150 mcg/CLEARCLICK™, 2 aiguilles à enfoncer de calibre 30 (0,3 × 8 mm), 4 tampons imbibés d’alcool et 2 porte-stylos; plus 1 boîte contenant 98 capsules PEGETRON® (ribavirine).
Composition
(A) Poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) en fioles :
PEGETRON® (interféron alfa-2b péguylé) est offert sous forme de poudre lyophilisée d’interféron alfa-2b péguylé dosée à 50 ou à 150 mcg/0,5 mL après reconstitution de la solution. Chaque fiole pour usage unique contient 74 ou 222 mcg d’interféron alfa-2b péguylé.
Le principe actif est l’interféron alfa-2b péguylé. Après reconstitution selon les directives du fabricant, chaque 0,5 mL de solution contient 0,75 mg de phosphate disodique anhydre, 0,75 mg de phosphate monosodique dihydraté, 40 mg de saccharose et 0,05 mg de polysorbate 80. Le diluant fourni aux fins d’utilisation parentérale est de l’eau stérile pour préparations injectables.
Poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) en dispositif d’administration unidose CLEARCLICK™ : La poudre pour solution injectable PEGETRON® (interféron alfa-2b péguylé) en dispositif d’administration unidose CLEARCLICK™ se présente sous la forme d’une cartouche en verre à 2 compartiments : l’un, stérile, renferme la poudre lyophilisée blanche ou blanc cassé PEGETRON®, et l’autre, le diluant, c’est-à-dire de l’eau stérile pour préparations injectables. Chaque cartouche est fournie dans un stylo servant à la reconstitution de la solution, à la préparation de la dose et à l’administration sous-cutanée; elle permet d’administrer des doses de 80, de 100, de 120 ou de 150 mcg dans 0,5 mL de solution reconstituée. Chaque CLEARCLICK™ renferme respectivement 108, 135, 162 ou 202,5 mcg d’interféron alfa-2b péguylé. Après dilution de la poudre, on obtient un volume final de 0,675 mL de solution par CLEARCLICK™, en vue de l’administration d’un volume de solution reconstituée pouvant atteindre 0,5 mL. Les teneurs respectives de la solution sont de 160, de 200, de 240 et de 300 mcg/mL.
L’ingrédient actif contenu dans chaque CLEARCLICK™ est de l’interféron alfa-2b péguylé. Après reconstitution, chaque 0,5 mL de solution contient 0,75 mg de phosphate disodique anhydre, 0,75 mg de phosphate monosodique dihydraté, 40 mg de saccharose et 0,05 mg de polysorbate 80.
(B) Capsules PEGETRON® (ribavirine) : Chaque capsule PEGETRON® (ribavirine) contient
200 mg de ribavirine. Les ingrédients non médicinaux sont les suivants : carboxyméthylcellulose sodique réticulée, lactose monohydraté, stéarate de magnésium et cellulose microcristalline. L’enveloppe de la capsule est constituée de gélatine, de laurylsulfate de sodium, de dioxyde de silicium et de dioxyde de titane.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune :
(A) interféron alfa-2b péguylé
(B) ribavirine; 1-b-D-ribofuranosyl-1 H-1,2,4-triazole-3-carboxamide
Formule moléculaire et poids moléculaire :
(A) interféron alfa-2b péguylé : voir Formule développée
31 994 daltons (fourchette de 30 000 à 34 000 daltons en raison du caractère hétérogène du PEG)
(B) ribavirine : C8H12N4O5
244,2 daltons
Formule développée :
(A) interféron alfa-2b péguylé
L’interféron alfa-2b péguylé est le fruit d’une conjugaison covalente entre l’interféron (IFN) alfa-2b recombinant et le monométhoxypolyéthylène glycol (PEG, poids moléculaire moyen de 12 000 daltons).
L’interféron alfa-2b péguylé se compose surtout d’interféron monopéguylé (où chaque molécule d’IFN est fixée à une seule molécule de PEG) et d’une petite quantité d’interféron dipéguylé. On a répertorié 14 sites de liaison différents sur l’IFN alfa-2b.
(B) ribavirine
Propriétés physicochimiques :
(A) L’interféron alfa-2b péguylé, substance médicamenteuse, est soluble dans l’eau et en solution dans du phosphate de sodium à 0,02 M, dont le pH a été ajusté à 6,8 avec un tampon. Avant la mise en solution, la poudre pour solution injectable PEGETRON® peut prendre la forme d’un solide blanc, entier ou en morceaux, ou encore d’une poudre blanche. (B) La ribavirine est un nucléoside de synthèse qui se présente dans une capsule de gélatine
blanche opaque, sous la forme d’une poudre cristalline blanche, franchement soluble dans l’eau et légèrement soluble dans l’alcool déshydraté. 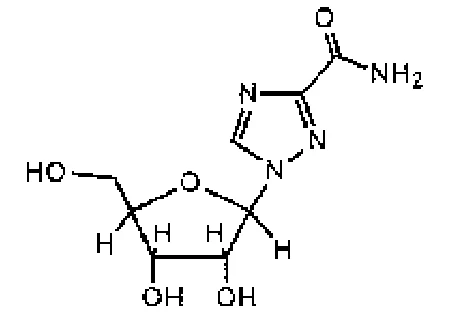
ÉTUDES CLINIQUES
Étude 1 – Ribavirine et interféron alfa-2b péguylé vs ribavirine et interféron alfa-2b Renseignements démographiques et méthodologie de l’étude
Une étude d’observation ouverte réalisée à l’insu et avec répartition aléatoire des patients a été réalisée dans le but de comparer un traitement associant de l’interféron alfa-2b péguylé et de la ribavirine à un traitement alliant de l’interféron alfa-2b non péguylé et de la ribavirine. Ont été recrutés dans cette étude des patients atteints d’hépatite C chronique confirmée (ARN du VHC : plus de 100 copies/mL [PCR]) et qui satisfaisaient aux critères suivants : résultats de la biopsie du foie correspondant aux critères diagnostiques de l’hépatite chronique excluant toute autre cause d’hépatite chronique, taux d’ALAT sérique anormaux et aucun traitement antérieur avec un interféron alpha, un interféron péguylé ou un interféron alpha administré avec de la ribavirine. Au total, 1 530 patients n’ayant jamais été traités ont reçu un traitement pendant 48 semaines à l’aide de l’un des schémas thérapeutiques suivants :
511 patients ont reçu de l’interféron alfa-2b péguylé (1,5 mcg/kg/semaine) et de la ribavirine
(800 mg/jour) pendant 48 semaines;
514 patients ont été traités avec de l’interféron alfa-2b péguylé (à raison de
1,5 mcg/kg/semaine pendant 4 semaines, suivi de 0,5 mcg/kg/semaine pendant 44 semaines) et de la ribavirine (à raison de 1 000 ou de 1 200 mg/jour, en fonction de leur poids);
- 505 patients ont été traités avec de l’interféron alfa-2b (à raison de 3 × 10⁶ UI, 3 f.p.s.) et de la ribavirine (à raison de 1 000 ou de 1 200 mg/jour en fonction de leur poids) pendant 48 semaines.
Résultats de l’étude
Efficacité
L’étude de base ayant porté sur l’efficacité et l’innocuité des traitements a démontré que l’association alliant de l’interféron alfa-2b péguylé et de la ribavirine est supérieure à celle alliant de l’interféron alfa-2b et de la ribavirine (voir le tableau 16). Elle a notamment été beaucoup plus efficace chez les patients infectés par le VHC de génotype 1. Le taux de réponse soutenue a été défini comme le pourcentage de patients qui présentaient toujours une réponse au traitement 24 semaines après la fin de ce dernier.
Le génotype du virus de l’hépatite C et la charge virale préthérapeutique sont deux facteurs pronostiques réputés avoir une influence sur le taux de réponse au traitement. Toutefois, les taux de réponse obtenus au cours de cette étude se sont également révélés liés à la dose de ribavirine administrée. Ainsi, les taux de réponse des patients qui avaient reçu plus de 10,6 mg/kg de ribavirine (patient type de 75 kg : dose de 800 mg), indépendamment du génotype ou de la charge virale, étaient significativement plus élevés que chez ceux qui avaient reçu 10,6 mg/kg ou moins de ribavirine (voir le tableau 16). En outre, les taux de réponse obtenus chez les patients qui avaient reçu plus de 13,2 mg/kg de ribavirine étaient encore plus élevés.
Les bienfaits de PEGETRON® ont été évidents tant chez les patients qui souffraient d’un début de cirrhose ou de cirrhose établie (55 %) que chez ceux qui présentaient une fibrose minime (61 %). Chez les patients qui souffraient d’un début de cirrhose ou de cirrhose établie, le taux de RVS était plus élevé parmi ceux qui avaient été traités avec PEGETRON® que parmi ceux qui avaient reçu l’association ribavirine-interféron alfa-2b (55 % vs 41 %).
Au cours de cette étude, les taux de réponse ont été meilleurs chez les patients qui ont été capables d’être fidèles à leur traitement. En effet, les taux de réponse soutenue mesurés 24 semaines après la fin du traitement de 48 semaines étaient plus élevés chez les patients qui avaient reçu au moins 80 % des doses de l’association médicamenteuse qui leur avait été prescrite (ribavirine et interféron alfa-2b péguylé) que chez ceux qui avaient reçu moins de 80 % de leurs doses (72 % vs 46 %), et ce, indépendamment du génotype dont ils étaient porteurs.
Tableau 16 – Taux de réponse soutenue obtenus avec les associations médicamenteuses (en fonction de la dose de ribavirine administrée [mg/kg])
| Génotype du VHC | Dose de ribavirine (mg/kg) | PEG 1,5/R | PEG 0,5/R | I/R (%) | ||||
| (%) | (%) | |||||||
| Tous génotypes | Toutes < 10,6 > 10,6 | 54 50 61 | 47 41 48 | 47 27 47 | ||||
| Génotype 1 | Toutes < 10,6 > 10,6 | 42 38 48 | 34 25 34 | 33 20 34 | ||||
Génotype 1 ≤ 2 millions de copies/mL | Toutes < 10,6 > 10,6 | 73 74 71 | 51 25 52 | 45 33 45 | ||||
Génotype 1 > 2 millions de copies/mL | Toutes < 10,6 > 10,6 | 30 27 37 | 27 25 27 | 29 17 29 | ||||
| Génotypes 2/3 | Toutes < 10,6 > 10,6 | 82 79 88 | 80 73 80 | 79 50 80 | ||||
PEG 1,5/R = interféron alfa-2b péguylé à 1,5 mcg/kg + ribavirine à 800 mg
PEG 0,5/R = interféron alfa-2b péguylé à 1,5, puis 0,5 mcg/kg + ribavirine à 1 000/1 200 mg
I/R = interféron alfa-2b à 3 × 10⁶ UI + ribavirine à 1 000/1 200 mg
Innocuité
L’association ribavirine et interféron alfa-2b péguylé n’a provoqué aucun EI qui n’avait pas déjà été signalé avec l’association interféron alfa-2b et ribavirine. Les EI les plus courants ont été rapportés avec une fréquence sensiblement similaire pour les deux associations thérapeutiques, exceptions faites des réactions au point d’injection et de certains symptômes pseudo-grippaux. L’augmentation de l’incidence de certains symptômes pseudo-grippaux observée avec la dose de 1,5 mcg/kg de solution injectable d’interféron alfa-2b péguylé était prévisible étant donné que la dose d’interféron alfa-2b administrée était plus élevée. Par ailleurs, l’utilisation des doses de ribavirine les plus fortes n’a pas semblé compromettre l’innocuité du traitement.
L’anémie est proportionnelle à la dose de ribavirine administrée et, comme on peut s’y attendre, plus la dose de ribavirine est élevée, plus la baisse de l’hémoglobinémie est marquée. Il est toutefois possible de composer avec cet effet en ajustant la dose de ribavirine. La neutropénie est proportionnelle à la dose d’interféron administrée, mais elle est légèrement plus marquée lorsque les doses de ribavirine les plus fortes sont administrées. Cependant, il est possible de composer avec cet effet aussi, en ajustant la dose, ce qui ne semble laisser aucune séquelle clinique.
Étude 2 (IDEAL) – Ribavirine et interféron alfa-2b péguylé vs ribavirine et interféron alfa-2a péguylé
Renseignements démographiques et méthodologie de l’étude
Vaste étude à répartition aléatoire menée chez 3 070 patients adultes infectés par le génotype 1 du virus de l’hépatite C chronique et n’ayant jamais été traités, recevant pendant 48 semaines l’un de deux traitements par l’association interféron alfa-2b péguylé / ribavirine (interféron alfa-2b péguylé à 1,5 mcg/kg ou à 1,0 mcg/kg par voie sous-cutanée 1 f.p.s. en concomitance avec de la ribavirine à 800 à 1 400 mg par voie orale par jour [en deux doses fractionnées]) ou l’interféron alfa-2a péguylé à 180 mcg par voie sous-cutanée 1 f.p.s. en concomitance avec de la ribavirine à 1 000 à 1 200 mg par voie orale par jour (en deux doses fractionnées). La réponse au traitement était définie comme un taux indétectable d’ARN du VHC (test Roche COBAS TaqMan, concentration inférieure de 27 UI/mL) 24 semaines après le début du traitement (voir le tableau 18). L’étude IDEAL était menée à double insu pour les groupes de traitement à l’interféron alfa-2b péguylé et ouverte pour le groupe de traitement à l’interféron alfa-2a péguylé.
Tableau 17 – Résumé des renseignements démographiques et de la méthodologie de l’étude IDEAL
| N° de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude | Âge moyen | Sexe |
| P03471 | À répartition aléatoire; à l’insu pour les groupes PEG2b et ouverte pour le groupe PEG2a et R | Posologie :
Jusqu’à 48 semaines | Total : n = 3 070 PEG2b 1,5/R : n = 1 019 PEG2b 1,0/R : n = 1 016 PEG2a/R : n = 1 035 | PEG2b 1,5/R : 47,5 ans PEG2b 1,0/R : 47,5 ans PEG2a/R : 47,6 ans | PEG2b 1,5/R : Hommes : 613 Femmes : 406 PEG2b 1,0/R : Hommes : 607 Femmes : 409 PEG2a/R : Hommes : 613 Femmes : 422 |
PEG2b 1,5/R = interféron alfa-2b péguylé à 1,5 mcg/kg/semaine plus ribavirine PEG2b 1,0/R = interféron alfa-2b péguylé à 1,0 mcg/kg/semaine plus ribavirine PEG2a/R = interféron alfa-2a péguylé à 180 mcg/semaine plus ribavirine R = ribavirine
Résultats de l’étude
Tableau 18 – Réponse virologique à la fin du traitement, réponse virologique soutenue et taux de rechute
| Groupe de traitement | % (nombre) de sujets | ||||||||
| PEG 2b 1,5/R (Groupe 1) | PEG 2b 1,0/R (Groupe 2) | PEG 2a 180 mcg/R (Groupe 3) | Groupe 1 vs Groupe 3 | Groupe 1 vs Groupe 2 | Groupe 2 vs Groupe 3 | ||||
Valeur p | Diff. ajustéeb % (IC à 95 %) | Valeur p | Diff. ajustéeb % (IC à 95 %) | Valeur p | Diff. ajustéeb % (IC à 95 %) | ||||
| Fin du traitementa | 53,2 (542/1 019) | 49,2 (500/1 016) | 64,4 (667/1 035) | < 0,001 | -11,5 (-15,6, -7,4) | 0,035 | 3,9 (-0,3, 8,1) | < 0,001 | -15,5 (-19,6, -11,4) |
| RVSa | 39,8 (406/1 019) | 38,0 (386/1 016) | 40,9 (423/1 035) | 0,567 | -1,1 (-5,3, 3,0) | 0,195 | 1,8 (-2,3, 6,0) | 0,151 | -3,0 (-7,2, 1,1) |
| Rechutec | 23,5 (123/523) | 20,0 (95/475) | 31,5 (193/612) | 0,012 | -8,0 (-13,2, -2,8) | 0,236 | 3,5 (-1,6, 8,6) | < 0,001 | -11,5 (-16,7, -6,4) |
PEG2b 1,5/R = interféron alfa- 2b péguylé à 1,5 mcg/kg/semaine plus ribavirine
PEG2b 1,0/R = interféron alfa-2b péguylé à 1,0 mcg/kg/semaine plus ribavirine
PEG2a 180 mcg/R = interféron alfa-2a péguylé à 180 mcg/semaine plus ribavirine
Diff. ajustée = différence ajustée en %
IC = intervalle de confiance
RVS = réponse virologique soutenue
a Les valeurs p et les ratios d’incidence approchés sont établis d’après un modèle de régression logistique comprenant le traitement et les facteurs de stratification au départ : charge virale (≤ 600 000 UI/mL vs > 600 000 UI/mL, mesurée par le laboratoire de SP) et race (Noir vs autre que Noir). Les ratios d’incidence approchés (intervalle de confiance à 95 %) pour la RVS sont : Groupe 1 vs Groupe 3 : 0,95 (0,79, 1,14); Groupe 1 vs Groupe 2 : 1,08 (0,90, 1,30); Groupe 2 vs Groupe 3 : 0,88 (0,73, 1,05).
b Les différences ajustées entre les groupes de traitement et les IC à 95 % qui y ont trait sont établis d’après les proportions de Cochran-
Mantel-Haenszel et ajustés selon la charge virale au départ (≤ 600 000 UI/mL vs > 600 000 UI/mL, mesurée par le laboratoire de SP) et la race (Noir vs autre que Noir).
c Les valeurs p pour les rechutes sont établies d’après un modèle de régression logistique multiple final conçu d’après une procédure échelonnée pour sélectionner des variables (elles devaient être significatives à 0,05 pour être entrées et maintenues dans le modèle final) parmi une série de facteurs potentiels comprenant le traitement et diverses caractéristiques démographiques et de la maladie au départ. Nota : Une analyse de sensibilité a été effectuée pour comprendre les sujets présentant un taux indétectable d’ARN du VHC à la fin du traitement et dont le taux d’ARN du VHC n’était pas précisé au suivi de la semaine 12 et de la semaine 24, mais était indiqué au suivi de la semaine 4. Ceux dont le taux d’ARN du VHC était détectable au suivi de la semaine 4 et le nombre prévu de patients ayant fait une rechute parmi ceux dont le taux d’ARN du VHC était indétectable au suivi de la semaine 4 ont été estimés en utilisant une imputation proportionnelle pour chaque groupe de traitement. Ces données ont été incorporées au calcul du taux de rechute résultant en un taux de rechute « ajusté » de 23,3 % dans le groupe PEG2b 1,5/R, de 20,2 % dans le groupe PEG2b 1,0/R et de 32,0 % dans le groupe PEG2a/R.
Les patients dont le taux d’ARN du VHC était indétectable à la semaine de traitement 12 et qui recevaient l’association interféron alfa-2b péguylé (à 1,5 mcg/kg)/ribavirine présentaient une RVS de 80,6 % (328/407).
La RVS était similaire dans les trois groupes de traitement. Cette similarité était aussi présente entre les sous-groupes ayant une charge virale élevée. Chez la majorité de patients ayant de mauvais facteurs pronostiques, le traitement au moyen de l’association interféron alfa-2b péguylé (à 1,5 mcg/kg)/ribavirine a entraîné une RVS plus élevée que le traitement à l’interféron alfa-2b péguylé à 1,0 mcg/kg.
Dans le groupe interféron alfa-2b péguylé à 1,5 mcg/kg plus ribavirine, la RVS était plus faible chez les patients atteints de cirrhose, chez les patients présentant des taux normaux d’ALAT, chez les patients dont la charge virale au départ était de 600 000 UI/mL et chez les patients âgés > 40 ans. Les patients caucasiens présentaient une RVS plus élevée que celle des Afro-Américains.
Les patients dont le taux d’ARN du VHC était indétectable à la fin du traitement présentaient un taux de rechute de 23,5 %.
Dans cette étude, l’absence de réponse virologique précoce (RVP) à la semaine de traitement 12 (taux indétectable d’ARN du VHC ou réduction ≥ 2 log10 depuis le départ) était le critère de cessation du traitement.
La valeur prédictive de la réponse virologique en cours de traitement chez les patients infectés par le génotype 1 du VHC et n’ayant jamais été traités a été analysée aux semaines de traitement 4 et 12 (voir le tableau 19).
Tableau 19 – Valeur prédictive de la réponse virologique en cours de traitement chez les patients infectés par le génotype 1 du VHC et recevant l’association interféron alfa-2b péguylé à 1,5 mcg/kg/ribavirine à 800 à 1 400 mg
| Négative | Positive | |||||||
| Aucune réponse à la semaine de traitement | Aucune réponse soutenue | Valeur prédictive | Réponse à la semaine de traitement | Réponse soutenue | Valeur prédictive | |||
| Génotype 1* | ||||||||
| À la semaine 4** (n = 950) | ||||||||
| Taux d’ARN du VHC négatif | 834 | 539 | 65 % (539/834) | 116 | 107 | 92 % (107/116) | ||
| Taux d’ARN du VHC négatif ou diminution de ≥ 1 log de la charge virale | 220 | 210 | 95 % (210/220) | 730 | 392 | 54 % (392/730) | ||
| À la semaine 12** (n = 915) | ||||||||
| Taux d’ARN du VHC négatif | 508 | 433 | 85 % (433/508) | 407 | 328 | 81 % (328/407) | ||
| Taux d’ARN du VHC négatif ou diminution de ≥ 2 log de la charge virale | 206 | 205 | s. o.† | 709 | 402 | 57 % (402/709) | ||
* Les patients infectés par le génotype 1 recevaient un traitement pendant 48 semaines
** Les résultats présentés ont été recueillis au même moment. Certains résultats peuvent manquer ou être différents à la semaine 4 et à la semaine 12.
† Les critères suivants ont été utilisés dans le protocole : si le taux d’ARN du VHC est détectable à la semaine 12 et qu’il y a une diminution
< 2 log10 depuis le départ, les patients cessent de suivre le traitement. Si le taux d’ARN du VHC est détectable à la semaine 12 et qu’il y a une diminution ≥ 2 log10 depuis le départ, il importe alors de retester le taux d’ARN du VHC à la semaine 24; s’il est détectable, cesser le traitement.
Taux de rechute
Les taux de réponse à la fin du traitement ainsi que les taux de rechute étaient plus élevés chez les patients qui recevaient l’association interféron alfa-2a péguylé/ribavirine que chez ceux qui recevaient l’un des traitements à l’interféron alfa-2b péguylé; cependant, la RVS signalée 24 semaines après le traitement était comparable entre les trois groupes de traitement. Les facteurs prédictifs de rechute déterminés d’après un modèle de régression à variables multiples utilisant une méthode de sélection par échelons étaient semblables à ceux déterminés d’après le modèle de RVS, le schéma thérapeutique assigné étant la seule différence (voir la figure 1).
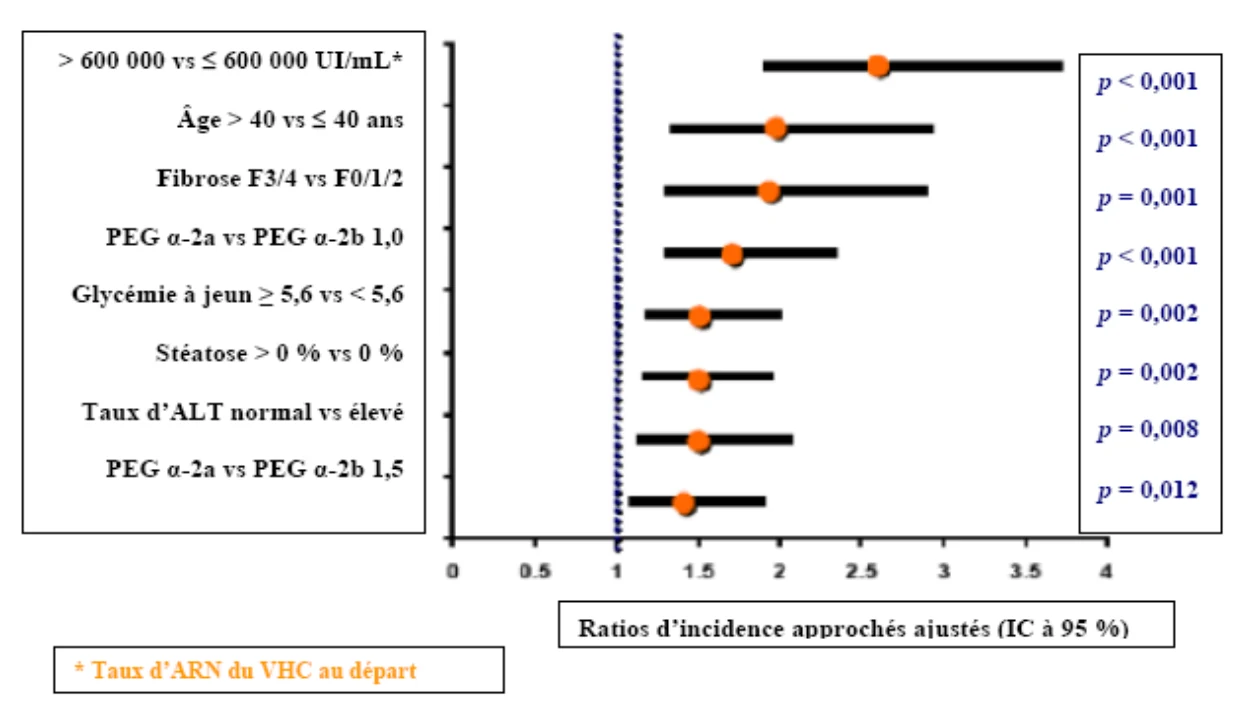 Figure 1 – Facteurs ayant une influence significative sur la rechute : Modèle de régression logistique à variables multiples utilisant une méthode de sélection par échelons
Répercussions de l’observance du traitement
Dans le cadre de l’étude IDEAL, les sujets qui observaient leur traitement (définis par l’évaluation d’observance 80/80/80 comme étant 80 % du traitement à l’interféron péguylé et à la ribavirine [selon le schéma posologique assigné] pendant au moins 80 % de la durée du traitement) et recevaient l’association interféron alfa-2b péguylé 1,5/ribavirine présentaient une RVS relative plus élevée (70,0 % [IC à 95 % : 65,7, 74,2]), comparativement aux sujets qui n’observaient pas leur traitement (28,9 % [IC à 95 % : 23,8, 34,0]).
Les sujets des groupes interféron alfa-2b péguylé 1,0/ribavirine et interféron alfa-2a péguylé/ribavirine qui observaient leur traitement présentaient aussi une RVS plus élevée que ceux qui n’observaient pas leur traitement (74,0 % [IC à 95 % : 69,6, 78,1] vs 27,2 % [IC à 95 % : 21,3, 33,1] et 61,4 % [IC à 95 % : 57,2, 65,5] vs 32,8 % [IC à 95 % : 27,4, 38,1], respectivement).
Prédictibilité de la réponse
Comme l’indique le tableau 20, les sujets présentant un taux indétectable d’ARN du VHC à la semaine de traitement 4 qui recevaient l’interféron alfa-2b péguylé à 1,5 mg/kg/semaine présentaient une RVS de 92,2 %. Aux semaines 12 et 24, les réponses étaient de 80,6 % et de 73,0 %, respectivement. La valeur prédictive positive (VPP) était plus élevée dans le groupe interféron alfa-2b péguylé 1,5/ribavirine que dans le groupe interféron alfa-2b péguylé 1,0/ribavirine et le groupe interféron alfa-2a péguylé/ribavirine, mais la RVS signalée 24 semaines après la fin du traitement était similaire pour les trois groupes de traitement (voir le tableau 20).
Tableau 20 – Valeur prédictive positive aux semaines de traitement 4, 12 et 24
| Visite | % (nombre) de sujets | |
| PEG2b 1,5/R | ||
| VPP | IC à 95 % | |
| Réponse virologique rapide : indétectable à la semaine de traitement 4 | 92,2 (107/116) | 87,4, 97,1 |
| RVP complète : indétectable à la semaine de traitement 12a | 80,6 (328/407) | 76,7, 84,4 |
| RVP partielle : réduction de ≥ 2 log, détectable à la semaine de traitement 12 et indétectable à la semaine de traitement 24 | 44,6 (70/157) | 36,8, 52,4 |
| Indétectable à la semaine de traitement 24 | 73,0 (379/519) | 69,2, 76,8 |
IC = intervalle de confiance
VPP = valeur prédictive positive
PEG2b 1,5/R = interféron alfa-2b péguylé à 1,5 mcg/kg/semaine plus ribavirine
RVP = réponse virologique précoce
a Analyse de sensibilité de la VPP à la semaine 12 : les patients pour lesquels il manquait des données à la semaine 24 étaient compris dans l’analyse si la VPP était indétectable à la semaine de traitement 12 et à la semaine de traitement 48 : à la semaine de traitement 12, la VPP est de 82 %, de 84 % et de 76 % pour les groupes PEG2b 1,5/R, PEG2b 1,0/R et PEG2a/R.
Nota : Le taux d’ARN du VHC à la semaine de traitement 4 était indépendant de celui obtenu à la semaine de traitement 12.
Étude 3 (EPIC) – Reprise du traitement chez les patients qui ont déjà connu l’échec d’un traitement (cas de rechute et patients qui n’ont pas répondu au traitement) Renseignements démographiques et méthodologie de l’étude
Dans le cadre d’une étude à un seul volet, des patients adultes atteints de formes modérée à grave de fibrose qui avaient déjà connu l’échec d’un traitement associatif composé d’interféron alpha (péguylé ou non péguylé) et de ribavirine, y compris des patients qui n’avaient pas répondu au traitement et des cas de rechute, ont repris le traitement à l’interféron alfa-2b péguylé à raison de 1,5 mcg/kg administré par voie sous-cutanée une fois par semaine en association avec une dose de ribavirine ajustée en fonction du poids (800 -1 400 mg/jour, par voie orale). Les patients qui n’avaient pas répondu au traitement (n = 1 401) étaient définis comme étant des patients séropositifs à l’égard de l’ARN du VHC à l’issue d’un traitement d’une durée minimale de 12 semaines. Les cas de rechute (n = 647) étaient définis comme étant des patients séronégatifs à l’égard de l’ARN du VHC à l’issue d’un traitement d’une durée minimale de 12 semaines, mais qui avaient subi une rechute après le suivi post-traitement.
Au total, 2 312 patients étaient admissibles à l’analyse d’innocuité, alors que 2 293 patients ont été inclus dans l’analyse d’efficacité. En outre, 943 patients (41 %) ont mené le traitement associatif à terme et ont donc été traités durant 48 semaines. En tout, 1 061 cas (46 %) ont été classés parmi les échecs de traitement virologique après 12 semaines. Ces patients ont été retirés de l’étude avant la semaine 18, après quoi ils étaient admissibles à participer à d’autres études. Finalement, 308 patients (13 %) ont été retirés de l’étude pour d’autres raisons.
Tableau 21 – Résumé des renseignements démographiques et de la méthodologie de l’étude EPIC
| No de l’étude | Méthodologie | Posologie, voie d’administration et durée | Sujets | Âge moyen | Sexe | Catégorie fibrose METAVIR |
| P02370 | Étude ouverte | Posologie : PEG2b à 1,5 mcg/kg 1 f.p.s. en association avec de la R à 800 à 1 400 mg/jour Voie d’administration :
Jusqu’à 48 semaines | n = 2 312 | 49,2 ans | Hommes : 1 650 Femmes : 662 | F2 : 658 F3 : 676 F4 : 974 |
PEG2b à 1,5/R = interféron alfa-2b péguylé à 1,5 mcg/kg/semaine plus ribavirine R = ribavirine
Résultats de l’étude
La réponse au traitement était définie comme étant un taux indétectable d’ARN du VHC 24 semaines suivant l’instauration du traitement (voir le tableau 22).
Tableau 22 – Taux de réponse dans le cadre de la reprise du traitement chez des patients qui ont déjà connu l’échec d’un traitement
PEG2b à 1,5 mcg/kg une fois par semaine Ribavirine à 800 à 1 400 mg /jour | Intervalle de confiance à 99 % % | |
| Réponse globale1,2 | 21,7 % (497/2 293) | 19,5, 23,9 |
| Génotype 1 | 14,6 % (270/1 846) | 12,5, 16,7 |
| Génotype 2 | 58,7 % (44/75) | 44,0, 73,3 |
| Génotype 3 | 54,5 % (159/292) | 46,9, 62,0 |
| Génotype 4 | 28,4 % (19/67) | 14,2, 42,5 |
PEG2b = interféron alfa-2b péguylé
1 Le taux plasmatique d’ARN du VHC est dosé à l’aide d’une réaction de polymérisation en chaîne quantitative fondée sur la recherche effectuée par un laboratoire central.
2 Dans neuf cas, l’information sur le génotype était manquante ou le sujet était porteur d’autres génotypes.
Tableau 23 – Taux de réponse virologique soutenue selon les caractéristiques initiales des patients qui ont déjà connu l’échec d’un traitement
Génotype du VHC/ Cote de fibrose METAVIR | Réponse virologique soutenue chez les patients du groupe Efficacité générale qui ont déjà présenté une réponse, sauf les sujets de la catégorie « échec du traitement » et ceux qui ont reçu une monothérapie | |||||
| Sujets qui n’ont pas répondu au traitement | Cas de rechute | |||||
| % interféron alpha/R (nombre de patients) | % PEG2a/R (nombre de patients) | % PEG2b/R (nombre de patients) | % interféron alpha/R (nombre de patients) | % PEG2a/R (nombre de patients) | % PEG2b/R (nombre de patients) | |
| Total | 17,5 (158/903) | 5,6 (11/196) | 6,8 (19/280) | 43,3 (130/300) | 33,5 (55/164) | 32,2 (58/180) |
| Gén. 1 du VHC | 12,9 (98/761) | 2,8 (5/178) | 5,5 (14/253) | 32,2 (67/208) | 19,2 (20/104) | 25,9 (36/139) |
| F2 | 17,8 (36/202) | 3,8 (2/52) | 7,7 (5/65) | 41,8 (33/79) | 26,5 (9/34) | 36,8 (14/38) |
| F3 | 16,3 (38/233) | 2,4 (1/42) | 4,3 (3/70) | 27,6 (16/58) | 10,3 (3/29) | 28,9 (11/38) |
| F4 | 7,4 (24/325) | 2,4 (2/84) | 5,1 (6/118) | 25,7 (18/70) | 19,5 (8/41) | 17,5 (11/63) |
| Gén. 2/3 du VHC | 48,6 (53/109) | 35,7 (5/14) | 35,7 (5/14) | 66,7 (54/81) | 57,4 (31/54) | 55,3 (21/38) |
| F2 | 67,6 (23/34) | 50 (1/2) | 57,1 (4/7) | 76 (19/25) | 50,0 (5/10) | 75 (6/8) |
| F3 | 39,3 (11/28) | 33,3 (2/6) | 50 (1/2) | 66,7 (18/27) | 61,5 (8/13) | 62,5 (10/16) |
| F4 | 40,4 (19/47) | 33,3 (2/6) | 0 (0/5) | 58,6 (17/29) | 58,1 (18/31) | 35,7 (5/14) |
| Gén. 4 du VHC | 17,2 (5/29) | 33,3 (1/3) | 0 (0/12) | 87,5 (7/8) | 60 (3/5) | 33,3 (1/3) |
R = ribavirine
PEG2a = interféron alfa-2a péguylé
PEG2b = interféron alfa-2b péguylé
Les réponses virologiques soutenues étaient plus fréquentes parmi les patients dont les caractéristiques initiales étaient faciles à traiter (génotypes 2/3 du VHC, F2), comparativement à ceux dont les caractéristiques étaient difficiles à traiter (génotype 1 du VHC, F4). Les patients qui présentent les caractéristiques suivantes sont moins susceptibles de bénéficier de la reprise du traitement après l’échec d’un cycle de traitement associatif : les patients qui n’ont pas présenté de réponse au traitement précédent, ceux qui ont déjà reçu un traitement à l’interféron péguylé, ceux qui présentent une fibrose en pont ou une cirrhose importante et ceux qui sont infectés par le génotype 1 du VHC.
Dans l’ensemble, le taux plasmatique d’ARN du VHC était indétectable chez environ 36 % des sujets qui ont reçu un traitement associatif composé d’interféron alpha (péguylé ou non péguylé) et de ribavirine à la semaine 12 du traitement. Dans ce sous-groupe, le taux de RVS était d’environ 56 %. Les facteurs prédictifs de la réponse dans ce sous-groupe étaient le stade de fibrose, la charge virale au départ et le génotype. Les patients dont le stade de fibrose était bas, ceux dont la charge virale était réduite au départ, et ceux qui étaient porteurs du génotype 2 ou 3 étaient plus susceptibles d’obtenir une RVS. Les patients dont le taux d’ARN de VHC était indétectable à la semaine 12 de l’étude et qui avaient déjà reçu un traitement composé d’interféron alfa-2b péguylé et de ribavirine ont obtenu des taux de RVS semblables à ceux des patients qui avaient déjà reçu un traitement composé d’interféron alfa-2a péguylé et de ribavirine (50,7 % [76/150], IC à 99 %, 40,2, 61,2 et 50,0 % [61/122], IC à 99 %, 38,3, 61,7, respectivement).
Les données sur les patients dont le taux d’ARN du VHC était indétectable à la semaine 12 et qui ont obtenu une RVS lors de la reprise du traitement, présentées selon les caractéristiques initiales, sont résumées dans le tableau 24.
Tableau 24 – Taux de réponse lors de la reprise du traitement chez des patients qui ont déjà connu l’échec d’un traitement
| Patients dont le taux d’ARN du VHC était indétectable à la semaine 12 du traitement et qui ont obtenu une réponse virologique soutenue lors de la reprise du traitement | |||||
| Interféron alpha/R | Interféron alfa péguylé/R | Population totale* | |||
% de réponse à la semaine 12 (n/N) | % de RVS (n/N) IC à 99 % | % de réponse à la semaine 12 (n/N) | % de RVS (n/N) IC à 99 % | % de RVS (n/N) IC à 99 % | |
| Total | 38,6 (549/1 423) | 59,4 (326/549) 54,0, 64,8 | 31,5 (272/863) | 50,4 (137/272) 42,6, 58,2 | 21,7 (497/2 293) 19,5, 23,9 |
| Patients qui ont répondu | |||||
| Rechute | 67,7 (203/300) | 59,6 (121/203) 50,7, 68,5 | 58,1 (200/344) | 52,5 (105/200) 43,4, 61,6 | 37,7 (243/645) 32,8, 42,6 |
| Génotype 1/4 | 59,7 (129/216) | 51,2 (66/129) 39,8, 62,5 | 48,6 (122/251) | 44,3 (54/122) 32,7, 55,8 | 28,6 (134/468) 23,3, 34,0 |
| Génotype 2/3 | 88,9 (72/81) | 73,6 (53/72) (60,2, 87,0) | 83,7 (77/92) | 64,9 (50/77) 50,9, 78,9 | 61,3 (106/173) 51,7, 70,8 |
| Patients qui n’ont pas répondu | 28,6 (258/903) | 57,0 (147/258) 49,0, 64,9 | 12,4 (59/476) | 44,1 (26/59) 27,4, 60,7 | 13,6 (188/1 385) 11,2, 15,9 |
| Génotype 1/4 | 23,0 (182/790) | 51,6 (94/182) 42,1, 61,2 | 9,9 (44/446) | 38,6 (17/44) 19,7, 57,5 | 9,9 (123/1 242) 7,7, 12,1 |
| Génotype 2/3 | 67,9 (74/109) | 70,3 (52/74) 56,6, 84,0 | 53,6 (15/28) | 60,0 (9/15) 27,4, 92,6 | 46,0 (63/137) 35,0, 57,0 |
| Génotype | |||||
| 1 | 30,2 (343/1 135) | 51,3 (176/343) 44,4, 58,3 | 23,0 (162/704) | 42,6 (69/162) 32,6, 52,6 | 14,6 (270/1 846) 12,5, 16,7 |
| 2/3 | 77,1 (185/240) | 73,0 (135/185) 64,6, 81,4 | 75,6 (96/127) | 63,5 (61/96) 50,9, 76,2 | 55,3 (203/367) 48,6, 62,0 |
| 4 | 42,5 (17/40) | 70,6 (12/17) 42,1, 99,1 | 44,4 (12/27) | 50,0 (6/12) 12,8, 87,2 | 28,4 (19/67) 14,2, 42,5 |
| Cote de fibrose METAVIR | |||||
| F2 | 46,0 (193/420) | 66,8 (129/193) 58,1, 75,6 | 33,6 (78/232) | 57,7 (45/78) 43,3, 72,1 | 29,2 (191/653) 24,7, 33,8 |
| Patients dont le taux d’ARN du VHC était indétectable à la semaine 12 du traitement et qui ont obtenu une réponse virologique soutenue lors de la reprise du traitement | |||||
| Interféron alpha/R | Interféron alfa péguylé/R | Population totale* | |||
% de réponse à la semaine 12 (n/N) | % de RVS (n/N) IC à 99 % | % de réponse à la semaine 12 (n/N) | % de RVS (n/N) IC à 99 % | % de RVS (n/N) IC à 99 % | |
| F3 | 38,0 (163/429) | 62,6 (102/163) 52,8, 72,3 | 32,4 (78/241) | 51,3 (40/78) 36,7, 65,9 | 21,9 (147/672) 17,8, 26,0 |
| F4 | 33,6 (192/572) | 49,5 (95/192) 40,2, 58,8 | 29,7 (116/390) | 44,8 (52/116) 32,9, 56,7 | 16,5 (159/966) 13,4, 19,5 |
| Charge virale au départ | |||||
| Charge virale élevée (> 600 000 UI/mL) | 32,4 (280/864) | 56,1 (157/280) 48,4, 63,7 | 26,5 (152/573) | 41,4 (63/152) 31,2, 51,7 | 16,6 (239/1 441) 14,1, 19,1 |
| Charge virale faible (≤ 600 000 UI/mL) | 48,3 (269/557) | 62,8 (169/269) 55,2, 70,4 | 41,0 (118/288) | 61,0 (72/118) 49,5, 72,6 | 30,2 (256/848) 26,1, 34,2 |
R = ribavirine
RVS = réponse virologique soutenue
Les patients qui n’ont pas répondu au traitement sont ceux qui ont obtenu une réponse sérique/plasmatique positive à l’égard de l’ARN du VHC à l’issue d’un traitement d’une durée minimale de 12 semaines. Le taux plasmatique d’ARN du VHC est dosé à l’aide d’une réaction de polymérisation en chaîne quantitative fondée sur la recherche effectuée par un laboratoire central.
* La population en intention de traiter comprend 7 patients dont il était impossible de confirmer si le traitement précédent avait duré au moins
12 semaines.
PHARMACOLOGIE DÉTAILLÉE
Pharmacodynamie
Ribavirine : La ribavirine est un analogue de synthèse des nucléosides qui exerce une action in vitro contre certains virus à ARN et à ADN. Aux concentrations physiologiques, ni la ribavirine ni ses métabolites nucléotidiques intracellulaires n’ont montré d’action inhibitrice contre les enzymes spécifiques du VHC, ni contre la réplication du VHC. La ribavirine ne s’incorpore ni à l’ADN ni à l’ARN et le traitement avec la ribavirine ne favorise pas en soi la synthèse endogène d’interférons alpha.
Interféron alfa-2b péguylé : Dans le cadre d’une étude comportant l’administration de doses croissantes uniques, on a évalué les propriétés pharmacodynamiques de l’interféron en examinant les variations de la température buccale, des taux de protéines effectrices, comme la néoptérine sérique et la 2’5’-oligoadénylate synthétase (2-5 oligoA synthétase), et le nombre de globules blancs et de neutrophiles. Chez les sujets qui avaient reçu de l’interféron alfa-2b péguylé, on a observé une légère élévation de la température corporelle liée à la dose administrée; la température la plus élevée et la variation la plus marquée (38,0 °C et 2,0 °C, respectivement) ont été relevées dans le groupe traité à raison de 0,7 mcg/kg. À titre de comparaison, la température corporelle la plus élevée et la variation la plus importante par rapport aux valeurs de départ s’élevaient en moyenne à 38,6 °C et à 2,7 °C respectivement chez les sujets qui avaient reçu de l’interféron alfa-2b (10 × 106 UI).
L’administration d’interféron alfa-2b péguylé a entraîné une élévation du taux de néoptérine sérique proportionnelle à la dose administrée et une augmentation du taux de 2-5 oligoA synthétase (sans que l’on ait pu établir avec certitude une relation entre le taux et la dose administrée). L’administration d’interféron alfa-2b a causé l’élévation des taux de ces deux protéines effectrices. On a également constaté que l’emploi de l’interféron alfa-2b péguylé et d’interféron alfa-2b avait des effets semblables sur les paramètres hématologiques (nombre de globules blancs, de neutrophiles et de plaquettes). Pendant l’étude comportant l’emploi de doses multiples croissantes, on a observé une baisse du taux sérique d’ARN du VHC après l’administration d’interféron alfa-2b péguylé.
Ribavirine et interféron alfa-2b péguylé : Les études réalisées à ce jour n’ont pas permis d’élucider le mécanisme par lequel l’interféron alfa-2b péguylé et la ribavirine agissent en synergie contre le virus de l’hépatite C chronique et qui pourrait expliquer la supériorité d’efficacité de cette association thérapeutique sur l’un ou l’autre des médicaments administrés seuls.
Pharmacocinétique
Ribavirine : La ribavirine est rapidement absorbée à la suite de son administration par voie orale (tmax moyen = 1,5 heure). Cette absorption est suivie d’une distribution rapide et de phases d’élimination lentes (à la suite de l’administration d’une dose unique, les demi-vies d’absorption, de distribution et d’élimination sont de 0,05, de 3,73 et de 79 heures, respectivement). La ribavirine est bien absorbée, environ 10 % seulement d’une dose radiomarquée étant excrétée dans les fèces. Cependant, comme elle subit un métabolisme de premier passage, sa biodisponibilité absolue se situe entre 33 et 64 %. Le volume apparent de distribution est d’environ 5 000 L, ce qui reflète la distribution étendue de la ribavirine.
L’accumulation de la ribavirine dans les espaces non plasmatiques a surtout été étudiée sur les globules rouges et on a conclu qu’elle dépendait principalement d’un transporteur nucléosidique équilibrant de type es. Ce type de transporteur se retrouve sur pratiquement tous les types de cellules, ce qui explique sans doute le grand volume de distribution de ce composé. La biotransformation de la ribavirine se fait par deux voies : 1) une voie réversible de phosphorylation, 2) une voie de dégradation par déribosylation et hydrolyse des amides qui aboutit à la formation d’un métabolite, le triazole carboxamide. La ribavirine et ses métabolites, le triazole carboxamide et l’acide triazole carboxylique, sont excrétés par voie rénale. La ribavirine ne se lie pas aux protéines plasmatiques.
Les Cmax montrent que l’accumulation plasmatique de la ribavirine est 4,7 fois plus élevée après l’administration de doses répétées durant 6 semaines qu’après la prise d’une dose unique, mais il est possible que l’état d’équilibre n’ait pas été atteint au bout de 6 semaines. L’administration par voie orale de 600 mg de ribavirine 2 f.p.j. s’est traduite par une concentration plasmatique moyenne de 2 200 ng/mL (37 %). On a établi la demi-vie d’élimination à environ 298 heures après l’arrêt de l’administration du composé, ce qui reflète probablement sa lente élimination des espaces non plasmatiques.
Une étude de pharmacocinétique a été effectuée à partir d’un échantillon de concentrations sériques mesurées au cours des diverses études cliniques sur l’efficacité. Le modèle de clairance a montré que le poids corporel, le sexe, l’âge et le taux sérique de créatinine étaient les principales covariables. On a estimé la clairance de la ribavirine obtenue avec le modèle final à 21,1 L/h chez les hommes et à 17,7 L/h chez les femmes. Ces estimations sont très proches de celles obtenues à la suite d’un échantillonnage plus systématique des concentrations plasmatiques mesurées lors de l’étude du comportement pharmacocinétique de doses répétées (environ 23 L/h). Chez les hommes, la clairance était environ 20 % plus élevée que chez les femmes. La clairance augmentait en fonction du poids corporel et diminuait chez les sujets de plus de 40 ans. La portée clinique des effets de ces covariables sur la clairance de la ribavirine reste limitée en raison de l’importante variabilité résiduelle qui n’a pas été prise en compte dans ce modèle. La comparaison des concentrations avec les variables pharmacodynamiques a montré une relation positive avec le nadir d’hémoglobinémie ou le pourcentage de variation de celle-ci par rapport aux valeurs de départ, bien que ces données aient présenté une grande variabilité. Les concentrations moyennes notées chez les sujets ayant répondu au traitement et chez ceux n’ayant pas répondu au traitement étaient en général similaires, quoique, là aussi, caractérisées par une grande variabilité.
La prise de la ribavirine avec un repas à forte teneur en gras a augmenté la biodisponibilité de ce médicament (hausse de 70 % de l’ASCt et de la Cmax).
La ribavirine n’est pas un substrat des enzymes que sont les cytochromes P450, pas plus qu’elle n’est un inducteur ou un inhibiteur de ces enzymes. On n’a pas étudié la pharmacocinétique de la ribavirine chez la personne âgée ni chez l’enfant.
Interféron alfa-2b péguylé : Le bilan pharmacocinétique de l’interféron alfa-2b péguylé administré par injection sous-cutanée, qui a été établi au cours d’une seule étude, est résumé au tableau 25 qui suit. Les paramètres pharmacocinétiques de l’interféron alfa-2b non péguylé (INTRON A®) sont indiqués dans ce tableau aux fins de comparaison.
Tableau 25 – Valeur moyenne (% de coefficient de variation) des paramètres pharmacocinétiques relevés chez l’humain après l’administration d’interféron alfa-2b péguylé en dose unique
| Composé | Dose | Cmax | Tmax | ASCtf | t½ | Cl/F | Vd/F | ||||||||||||||
| (mcg/kg) | (pg/mL) | (h) | (pg × h/mL) | (h) | (mL/h × kg) | (L/kg) | |||||||||||||||
| PEG2ba | 0,5 | 295 (26) | 37 (46) | 16 000 (32) | 27,2b | 23,0b | 0,89b | ||||||||||||||
| 1 | 554 (38) | 31 (45) | 41 400 (25) | 33,4 (33) | 21,9 (17) | 1,07 (39) | |||||||||||||||
| 1,5 | 785 (47) | 44 (22) | 63 300 (43) | 28,2 (27) | 25,0 (40) | 1,08 (57) | |||||||||||||||
| 2 | 1 710 (39) | 15 (35) | 105 000 (26) | 31,6 (17) | 18,8 (29) | 0,86 (31) | |||||||||||||||
| Moyenne | - | - | 30,7 | 22 | 0,99 | ||||||||||||||||
| Plage | - | - | - | - | 27,2-33,4 | 18,8-25,0 | 0,86-1,08 | ||||||||||||||
| interféron alfa-2bc | Dose (MUI) | Cmax (IU/mL) | Tmax (h) | ASCtf (UI × h/mL) | t½ (h) | CL/F (mL/h × kg) | Vd/F (L/kg) |
| 3 MUI 3 f.p.s. | 14,4 (30) | 8 (27) | 134 (31) | 4,28 (24)d | 231,2 (22)d | 1,40 (35)d |
PEG2b = interféron alfa-2b péguylé
a n = 6, sauf pour b, où n = 2; c n = 16 sauf pour d, où n = 6.
Comme on peut le constater, la demi-vie (t1/2) d’élimination de l’interféron alfa-2b péguylé est beaucoup plus longue que celle de l’interféron alfa-2b (30,7 et 4,28 heures, respectivement). L’interféron alfa-2b péguylé est éliminé beaucoup plus lentement (clairance de 22,0 mL/h × kg) que l’interféron alfa-2b (231,2 mL/h × kg), comme en témoigne sa demi-vie plus longue.
Administrés par voie sous-cutanée, l’interféron alfa-2b péguylé et l’interféron alfa-2b sont rapidement absorbés, leur demi-vie d’absorption moyenne (t1/2ka) s’élevant à 4,6 et 2,3 heures, respectivement. Cependant, du fait de la persistance de la concentration plasmatique maximale (Cmax), le délai d’obtention du pic plasmatique (Tmax) de l’interféron alfa-2b péguylé est plus long (plage de 15 à 44 heures) que celui de l’interféron alfa-2b (moyenne de 8 h).
Une fois absorbé, l’interféron alfa-2b péguylé se maintient à la concentration sérique maximale pendant 48 à 72 heures après l’administration. En revanche, le taux sérique moyen de l’interféron alfa-2b diminue rapidement après l’obtention de la concentration maximale.
La Cmax et l’ASC relatives à l’interféron alfa-2b péguylé augmentent proportionnellement à la dose administrée. Le volume de distribution apparent moyen de l’interféron alfa-2b est légèrement plus élevé que celui de l’interféron alfa-2b péguylé (1,4 et 0,99 L/kg, respectivement), ce qui ne devrait avoir aucune incidence sur le plan clinique.
L’administration de doses multiples entraîne l’accumulation d’interférons immunoréactifs. Toutefois, l’activité biologique n’augmente que modérément, comme en témoignent les résultats du dosage biologique.
Les processus mis en jeu dans l’élimination des interférons chez l’homme n’ont pas encore été parfaitement élucidés. La clairance rénale semble une importante voie d’élimination de l’interféron alfa-2b, puisque cette voie assure environ 80 % de la clairance apparente. D’après l’analyse de régression rétrospective du rapport Cl/F de l’interféron alfa-2b péguylé et de la clairance de la créatinine réalisée à partir d’une base de données pondérées, on a déterminé que les reins assurent environ 30 % de la clairance apparente.
Ribavirine et interféron alfa-2b péguylé : Au cours d’une étude de pharmacocinétique fondée sur l’administration de doses multiples, on n’a noté aucune interaction de nature pharmacocinétique entre la ribavirine et l’interféron alfa-2b péguylé.
TOXICOLOGIE
Toxicité aiguë
Ribavirine
Tableau 26
a Sauf pour la dose de 6 310 mg/kg administrée par voie orale, il n’y avait aucun mâle et il y avait 5 femelles.
La ribavirine a présenté un faible degré de toxicité à la suite de son administration en doses uniques à des animaux. La dépression, une posture recroquevillée, un pelage rugueux, de l’ataxie, de la prostration, des tremblements et une respiration laborieuse sont les réactions qui ont suivi l’administration de doses toxiques aiguës chez la souris et le rat. La présence de matière rouge foncé dans les voies digestives des rats ayant reçu les plus fortes doses et n’ayant pas survécu est fortement évocatrice d’hémorragies attribuables à la ribavirine. On a observé les mêmes
| Espèce | Sexe | Voie d’administration | DL50 (mg/kg) | IC à 95 % (mg/kg) |
Souris (CD-1) M v.o. > 10 000 - M i.p. 1 268 1 032-1 504 Rat (Sprague-Dawley) M/Fa v.o. 5 006 4 100-5 913 M/F i.p. 1 655 1 513-1 796 Rat (Sprague-Dawley) M/F v.o. 6 030 - M/F i.m. 1 700 1 510-1 870 M/F i.v. 1 830 1 620-2 010 Cobaye (Hartley) M v.o. 2 313 1 768-2 858 M i.p. 823 706-941 Chien (Beagle) M v.o. > 480 - phénomènes chez le cobaye. Chez les chiens ayant reçu une dose unique pouvant aller jusqu’à 480 mg/kg, on a observé l’émission de selles molles et muqueuses, ainsi que de la diarrhée. Des vomissements et une perte pondérale passagère ont également été observés chez certains chiens recevant les doses intermédiaires. On a retrouvé des zones d’aspect ulcéreux dans la partie supérieure du duodénum chez les chiens ayant reçu une dose située entre 60 et 480 mg/kg.
Interféron alfa-2b péguylé : L’injection sous-cutanée d’interféron alfa-2b péguylé à raison de doses uniques ayant un volume restreint (56 850 mcg/m2 chez le rat et 60 410 mcg/m2 chez la souris) n’a entraîné aucune manifestation de toxicité. On n’a observé aucun effet indésirable chez des primates qui avaient reçu le produit en dose unique à raison de 58 861 mcg/m2 (mâles) et de 29 435 mcg/m2 (guenons). Ces deux doses uniques sans effet indésirable correspondent à environ 2 943 fois (dans le cas des singes mâles) et 1 472 fois (dans celui des guenons) la dose d’INTRON A® administrée hebdomadairement à l’humain (20 mcg/m2 ou 9 × 10⁶ UI) dans le traitement de l’hépatite C chronique. Des 4 singes qui avaient reçu une dose unique de 117 721 mcg/m2, un est mort et un autre a été sacrifié en raison de son état moribond. La mort était imputable à une myocardite et à un épanchement pleural vraisemblablement présents avant l’administration du produit. La cause de la mort n’a pas été établie chez l’autre singe. Parmi les effets indésirables observés chez les survivants qui avaient reçu la dose la plus forte figuraient la perte d’appétit, ainsi que la baisse de la température corporelle et de la tension artérielle.
Toxicité à long terme (subaiguë et chronique)
Ribavirine : Des études ont été réalisées chez la souris, le rat, le chien et le singe en vue d’évaluer la toxicité de doses répétées de ribavirine. Chez la souris, l’administration par voie orale de doses allant jusqu’à 600 mg/kg durant 90 jours s’est soldée par une mortalité proportionnelle à la dose dans les groupes ayant reçu de fortes doses (300 et 600 mg/kg/jour). On a observé une baisse de l’hémoglobinémie, de l’hématocrite ou du nombre d’érythrocytes dans tous les groupes traités. On a également observé une hausse du volume globulaire moyen et de la concentration corpusculaire moyenne en hémoglobine (à la dose de 300 mg/kg), du nombre de plaquettes (aux doses de 150 et de 300 mg/kg/jour), de réticulocytes (à la dose de 300 mg/kg/jour), de neutrophiles, de globules rouges nucléés et des poïkilocytes (à la dose de 300 mg/kg/jour). On a constaté une augmentation du poids de la rate chez les animaux traités, ainsi qu’une augmentation du poids du foie dans le groupe ayant reçu la dose de 300 mg/kg. Les testicules et les épididymes des souris des groupes auxquels on avait assigné les doses de 150, de 300 et de 600 mg/kg présentaient des signes histologiques de dégénérescence bilatérale de l’épithélium germinatif testiculaire, accompagnée d’une oligospermie épididymaire bilatérale et d’une accumulation de matière séminale dégénérée.
Aucune anomalie clinique ni mortalité liée à la ribavirine n’ont été observées chez des rats qui avaient reçu jusqu’à 120 mg/kg de ribavirine par voie orale durant au moins 28 jours. La prise de nourriture et les poids corporels étaient abaissés dans les groupes recevant les doses intermédiaire et forte. On a noté une baisse liée au traitement de la masse de globules rouges en circulation, caractérisée par une baisse de l’hématocrite, du taux d’hémoglobine et du nombre d’érythrocytes. Le thymus des rats mâles et femelles qui recevaient la forte dose de ribavirine était de taille réduite et présentait une déplétion lymphoïde.
Au cours d’une étude de 90 jours, l’administration de ribavirine par voie orale (de 20 à 200 mg/kg/jour) à des rats a entraîné la mort de certains animaux dans les groupes recevant les doses de 15 mg/kg/jour (1 F) et de 200 mg/kg/jour (1 F/3 M). Dans le groupe recevant la dose la plus forte, les rats ont présenté une hausse des taux d’aspartate aminotransférase et d’alanine aminotransférase en plus des effets du traitement sur le taux d’hémoglobine, l’hématocrite, le nombre d’érythrocytes, de plaquettes et de leucocytes (aux doses de 40 à 200 mg/kg). Le cœur et la rate étaient également plus lourds chez les rats ayant reçu la dose la plus forte.
Dans le cadre d’une étude par gavage de 30 jours, on a observé une horripilation, une respiration anormale ou un comportement amorphe chez les rats qui avaient reçu jusqu’à 320 mg/kg/jour de ribavirine. Ces animaux sont morts ou ont été sacrifiés prématurément. Par ailleurs, dans les groupes auxquels on avait administré les doses de 160 et de 320 mg/kg, on a relevé les observations suivantes : posture recroquevillée, pâleur des extrémités des membres, ataxie, petite corpulence, hypothermie, perte pondérale ou diminution du gain pondéral, et diminution de la prise de nourriture. Les effets hématologiques se sont caractérisés par une baisse de l’hémoglobinémie et de l’hématocrite (aux doses de 40 et de 160 mg/kg), une diminution du nombre de globules rouges et de leucocytes (à la dose de 160 mg/kg), et par une diminution de la concentration corpusculaire moyenne en hémoglobine et du volume globulaire moyen (aux doses de 10 et de 40 mg/kg). Les femelles du groupe ayant reçu la dose de 160 mg/kg ont affiché des hausses du taux d’ASAT et de la phosphatémie, ainsi qu’une baisse de la protéinémie totale, de l’albuminémie, de la créatininémie et de la calcémie. Chez les animaux du groupe auquel on avait administré la dose de 160 mg/kg, on a constaté une diminution du poids du thymus et une augmentation du poids du cœur et des poumons. À cette même dose, on a observé des altérations macroscopiques du thorax, du cœur, du foie, des poumons, du thymus et des ganglions lymphatiques, ainsi que des altérations histologiques de ces mêmes organes et glandes, mais aussi des intestins, des glandes salivaires, de la rate et des testicules. Ces mêmes observations ont été faites au cours d’une étude par gavage de 52 semaines où les rats avaient reçu jusqu’à 90 mg/kg/jour. En plus des anomalies décrites ci-dessus, le taux d’ALAT était abaissé (dans les deux sexes) tout comme l’albuminémie chez les femelles. En revanche, l’albuminémie était plus élevée chez les mâles (à la dose de 90 mg/kg) entre la 4e et la 13e semaine et diminuée, de la 26e à la 52e semaine. L’analyse histopathologique a fait ressortir une déplétion de la cellularité thymique et des anomalies, possiblement secondaires, de la peau, des poumons et des ganglions lymphatiques sous-mandibulaires.
Une étude de 28 jours portant sur l’administration par voie orale de doses de ribavirine de 15, de 30 ou de 60 mg/kg/jour a été réalisée chez le chien. Dans le groupe recevant la forte dose, 5 des 6 chiens sont morts ou ont dû être sacrifiés en raison de leur état moribond. Dans le groupe recevant la faible dose, la principale réaction observée était une entérite, tandis qu’on a noté une diminution du poids vif total et de la prise de nourriture surtout dans les groupes recevant les doses intermédiaire et forte. Les animaux auxquels on avait administré la dose la plus forte ont présenté une cachexie grave. Des signes d’anémie arégénérative (baisse de la masse des globules rouges en l’absence de réticulocytose) et une baisse du nombre de leucocytes ont été observés dans les groupes qui avaient reçu des doses intermédiaire et forte. Dans ces mêmes groupes, on a constaté une hypoplasie de la moelle osseuse, une déplétion lymphoïde du thymus, une vacuolisation cytoplasmique gastrique et une pigmentation granuleuse brune plus marquée de la rate. Ces mêmes anomalies ont été relevées dans deux autres études réalisées chez le chien et portant sur l’administration par voie orale de doses allant de 5 à 40 mg/kg/jour durant 30 jours et de 5 à 20 mg/kg/jour durant 52 semaines.
Des macaques de Buffon ont bien toléré des doses quotidiennes uniques de 100 mg/kg administrées par gavage durant 2 semaines. L’administration par voie intramusculaire de doses de 30 ou de 100 mg/kg à des singes rhésus durant 10 jours a entraîné une diminution de la masse des globules rouges circulants ainsi qu’une hausse du nombre de mégacaryocytes au bout de 10 jours dans les deux groupes; ces effets étaient proportionnels à la dose et réversibles.
Interféron alfa-2b péguylé : Dans le cadre d’une étude comportant l’administration de doses multiples chez des primates, l’injection de doses de 1 414 mcg/m2 et de 4 239 mcg/m2 tous les 2 jours pendant un mois a également été bien tolérée. Il a fallu sacrifier une guenon qui avait reçu la dose la plus élevée (14 126 mcg/m2, tous les 2 jours) en raison de son état moribond caractérisé par la présence d’abcès dus à une infection bactérienne au point d’injection, l’hypocellularité de la moelle osseuse, l’anémie, l’hypoalbuminémie et la déplétion lymphocytaire dans le thymus, la rate et les ganglions lymphatiques. Chez les singes survivants, on a observé des réductions liées à la dose du nombre de plaquettes, de neutrophiles, de lymphocytes et d’érythrocytes ainsi que des taux sériques de protéines, de calcium, de phosphore et de potassium. Ces concentrations tendaient à se normaliser après la deuxième semaine de traitement et sont revenues aux valeurs de départ chez les singes qui avaient reçu le produit en dose élevée et qui ont bénéficié d’une période de récupération de 4 semaines. Les résultats des analyses histopathologiques effectuées suivant le produit administré ne concernaient que la moelle osseuse et le point d’injection. Chez certains animaux qui avaient reçu l’interféron alfa-2b péguylé ou l’interféron alfa-2b, on a relevé une hypercellularité de la moelle osseuse minime ou légère, évocatrice d’un processus de régénération. Une périvascularite minime ou bénigne a été observée au point d’injection dans tous les groupes, y compris le groupe témoin (qui ne recevait que l’excipient). Toutes les altérations observées chez les singes qui recevaient de l’interféron alfa-2b péguylé étaient de nature comparable à celles qui avaient été rapportées dans le groupe traité à l’interféron alfa-2b pendant cette étude ou chez les singes qui avaient reçu de l’interféron alfa-2b dans le cadre d’études antérieures.
Le lien existant entre la dose administrée, les effets généraux et l’ASC relative à l’interféron alfa-2b après l’injection d’une dose unique dans le cadre de l’étude d’un mois menée sur des singes est illustré au tableau 27 ci-après.
Les effets toxiques généraux liés à l’emploi de 4 239 mcg/m2 de l’interféron alfa-2b péguylé étaient très comparables à ceux qu’entraîne l’administration de 3 105 mcg/m2 d’interféron alfa-2b. L’administration de l’interféron alfa-2b péguylé a été bien tolérée, mais a entraîné des manifestations de toxicité bénigne lorsque la dose intermédiaire, c’est-à-dire 4 239 mcg/m2, ou 241,6 × 10⁶ UI/m2, était utilisée. L’emploi de l’interféron alfa-2b a été bien toléré, mais s’est traduit par des manifestations de toxicité bénigne comparables lorsqu’il était administré à la dose de 3 105 mcg/m2, ou 807,3 × 10⁶ UI/m2. Après une seule injection de chacune de ces doses, on a obtenu des courbes des taux plasmatiques d’interféron alfa-2b dont l’ASC était similaire (respectivement 0,675 et 0,545 × 106 UI-équivalent × h/mL respectivement pour l’interféron alfa-2b péguylé et l’interféron alfa-2b). Cependant, l’interféron alfa-2b péguylé s’accumule dans l’organisme après plusieurs injections à cause de sa longue demi-vie. Quand ces deux produits sont administrés en doses multiples, l’ASC consécutive à l’emploi de l’interféron alfa-2b péguylé à raison de 4 239 mcg/m2 serait donc plus grande que l’ASC obtenue après l’injection de 3 105 mcg/m2 d’interféron alfa-2b. Cette situation porte à croire que, chez le singe exposé à des doses semblables par voie générale, l’emploi de l’interféron alfa-2b péguylé entraînerait des effets toxiques généraux un peu moins graves que ceux de l’interféron alfa-2b.
Tableau 27 – Corrélation entre la dose administrée et les effets généraux
Médicament testé | Dose | Dose (× 106 UI/m2) | ASC/(I)c × 106 UI-équivalent × h/mL | Effet | |||||
| (mcg/m2) | (après l’injection d’une seule dose) | ||||||||
| PEG2ba | 1 414 | 80,6 | 0,284 | Bonne tolérance, légère toxicité | |||||
| PEG2b | 4 239 | 241,6 | 0,675 | Bonne tolérance, effets minimes | |||||
| PEG2b | 14 126 | 805,2 | 2,22 | Bonne tolérance, légère toxicité, perte pondérale modérée | |||||
| Interféron alfa-2bb | 3 105 | 807,3 | 0,545 | Sacrifice d’une femelle moribonde; effets modérés chez les autres animaux | |||||
PEG2b = interféron alfa-2b péguylé a Fondé sur une activité spécifique s’élevant à 0,57 × 10⁸ UI/mg de protéine b Fondé sur une activité spécifique s’élevant à 2,6 × 10⁸ UI/mg de protéine c D’après les résultats d’un dosage immunoenzymatique (ELISA) | |||||||||
Interféron alfa-2b et ribavirine : Deux études d’une durée de un mois, l’une ayant porté sur les manifestations toxiques et l’autre, sur les manifestations toxiques et les neutrophiles, ont été réalisées chez des macaques de Buffon auxquels on avait administré de l’interféron alfa-2b péguylé et de la ribavirine. Au cours de ces deux études, les singes recevaient un jour sur deux de l’interféron alfa-2b péguylé par injections sous-cutanées (5 494 mcg/m2) administré seul ou avec une dose quotidienne de ribavirine par voie orale (50 ou 75 mg/kg, par gavage).
Les principaux effets observés pendant l’étude de toxicité de un mois (perte pondérale liée à une inappétence et diminution du nombre d’érythrocytes et de leucocytes imputable à une dépression réversible de la fonction médullaire osseuse) ont été ceux auxquels on s’attendait étant donné les effets biologiques bien connus de ces deux médicaments. Cinq singes (un ayant reçu de l’interféron alfa-2b péguylé seulement, un ayant reçu l’association médicamenteuse à faible dose et trois auxquels on avait administré l’association médicamenteuse à forte dose) ont dû être euthanasiés en raison de leur état moribond. Cet état n’était pas un effet direct des médicaments administrés, mais plutôt le résultat d’infections opportunistes. L’effet de l’interféron alfa-2b péguylé sur le nombre de neutrophiles vient corroborer la conclusion selon laquelle une diminution de la résistance de l’hôte aux infections aurait favorisé la morbidité et la mortalité. Au cours de l’étude de postobservation, on n’a pas observé un tel taux de morbidité imputable aux infections opportunistes malgré l’utilisation de schémas posologiques semblables.
Dans le cadre de l’étude de un mois ayant porté sur la toxicité et les neutrophiles, l’administration de ribavirine (à raison de 75 mg/kg) et d’interféron alfa-2b péguylé (à raison de 350, de 1 400 ou de 5 500 mcg/m2) s’est soldée par l’exacerbation des effets biologiques généralement observés avec chacun de ces médicaments pris séparément. Ces effets comprenaient une perte pondérale causée par de l’inappétence et une diminution du nombre d’érythrocytes et de leucocytes imputable à une dépression réversible de la fonction médullaire osseuse (interféron alfa-2b péguylé) ou une hémolyse extravasculaire (ribavirine). Les trois schémas posologiques ont en outre entraîné des altérations de la moelle osseuse qui se sont surtout produites chez les mâles ayant reçu l’association médicamenteuse à forte dose. On n’a constaté aucun effet que l’on aurait pu imputer aux médicaments sur les neutrophiles. Un singe est mort d’une pneumonie de déglutition vraisemblablement exacerbée par la neutropénie.
Carcinogenèse
Ribavirine : Une étude d’une durée de 18 mois effectuée par gavage chez la souris a indiqué que la ribavirine n’est pas oncogène à des doses allant jusqu’à 75 mg/kg/jour. Les altérations hématologiques et spléniques observées montrent que la ribavirine a été absorbée à des taux suffisants pour causer des réactions défavorables et que la gravité de ces effets était proportionnelle à la dose. Une étude de 2 ans effectuée par gavage chez le rat a montré que la ribavirine était dépourvue de pouvoir oncogène lorsqu’elle était administrée à des doses allant jusqu’à 40 mg/kg/jour.
Des études types de carcinogénicité ont été réalisées chez des rongeurs qui n’étaient que faiblement exposés à la ribavirine comparativement aux humains en contexte de traitement (facteur de 0,1 chez le rat et de 1 chez la souris); elles n’ont pas mis en évidence la tumorigénicité de cette substance. De plus, lors d’une étude de carcinogénicité de 26 semaines ayant pour modèle la souris hétérozygote p53 (+/-), la ribavirine n’a pas entraîné la formation de tumeurs à la dose maximale tolérée de 300 mg/kg (facteur d’exposition plasmatique par rapport à celui de l’homme : 2,5).
Interféron alfa-2b péguylé : L’étude du pouvoir carcinogène de l’interféron alfa-2b péguylé chez des rongeurs ne peut être effectuée, car cet agent est dépourvu d’activité biologique chez ces animaux.
Mutagenèse
Ribavirine : Les études visant à évaluer le pouvoir mutagène de la ribavirine indiquent que ce composé peut avoir certains effets mutagènes. Dans deux épreuves indépendantes de transformation cellulaire réalisées in vitro sur des souches Balb/3T3, la ribavirine a provoqué une augmentation des foyers de transformation. On a également observé des effets mutagènes dans l’épreuve de mutation du lymphome de la souris. Par ailleurs, dans un test du micronoyau effectué sur la souris, on a noté la présence de micronoyaux dans les érythrocytes polychromatophiles lorsque la ribavirine était administrée à des doses situées entre 20 et 200 mg/kg. Une étude de létalité dominante réalisée chez le rat a été négative, indiquant que s’il y avait eu mutations, elles n’auraient pas été transmises par les gamètes mâles.
Interféron alfa-2b péguylé : D’après les études menées, l’interféron alfa-2b péguylé n’a pas de pouvoir mutagène.
Reproduction et effets tératogènes
Ribavirine : Dans une étude de fertilité (segment I), on a administré à des rats mâles 10, 40 ou 160 mg/kg/jour de ribavirine durant 9 semaines avant leur accouplement, et aux femelles, 0,3, 1,0 ou 10,0 mg/kg/jour (ces doses sont toutes inférieures à la dose quotidienne recommandée chez l’humain) 2 semaines avant leur accouplement et jusqu’au 5e jour de gestation présumée; on n’a observé aucun effet néfaste lié au traitement sur le taux d’accouplement ni d’effets tardifs sur le développement in utero et postnatal de la portée.
Des rates ont reçu, par voie orale, des doses de 0,3, de 1,0 et de 10,0 mg/kg de ribavirine du 6e au 15e jour de gestation. En dépit d’une maternotoxicité négligeable, l’administration de la dose de 10,0 mg/kg s’est soldée par des morts embryonnaires, par une diminution de la taille des portées et du poids des fœtus, par des anomalies des viscères et du squelette, et par des variations squelettiques. Des anomalies morphologiques ont également été observées dans le groupe ayant reçu la dose de 1,0 mg/kg. Dans une deuxième étude, on a administré à des rates des doses de 0,1, de 0,3 et de 1,0 mg/kg, par voie orale, du 6e au 18e jour de gestation. L’administration de la dose de 1,0 mg/kg s’est accompagnée d’une baisse transitoire du gain pondéral maternel, d’une légère réduction du poids fœtal et d’une augmentation du nombre de fœtus porteurs d’anomalies et de variations squelettiques.
On a administré de la ribavirine (0, 35, 75 ou 150 mg/kg/jour) par voie orale à des souris mâles pendant 3 à 6 mois afin d’étudier l’évolution et la réversibilité de la dégénérescence testiculaire provoquée par la ribavirine. On a observé des effets sur la spermatogenèse, ceux-ci étant modérés et proportionnels à la dose administrée, y compris une réduction du nombre de spermatides testiculaires, une diminution de la motilité des spermatozoïdes, une augmentation du nombre de spermatozoïdes épididymaires anormaux, une diminution du poids des testicules, de faibles diminutions du diamètre des canalicules séminifères, une vacuolisation plus fréquente et un amincissement de l’épithélium germinatif. Une fois le traitement interrompu, tout est complètement rentré dans l’ordre après un ou deux cycles de spermatogenèse. Au cours d’une autre étude, l’administration de ribavirine par voie orale à raison de 1, de 15, de 35 ou de 75 mg/kg/jour pendant 3 mois à des souris âgées de 7 semaines s’est soldée par des diminutions du nombre de spermatides testiculaires et de spermatozoïdes de l’épididyme postérieur, ainsi que du pourcentage de spermatozoïdes normaux sur le plan morphologique. Les modifications morphologiques constituaient les paramètres d’évaluation les plus sensibles, puisque les chercheurs ont observé des différences entre les animaux traités avec la ribavirine et les témoins à la dose de 15 mg/kg. Les effets sur le nombre de spermatides et sur la morphologie des spermatozoïdes se sont révélés réversibles à l’arrêt du traitement.
Une étude de toxicocinétique a été effectuée chez la lapine avec des doses de 0,3, de 1,0 et de 3,0 mg/kg, administrées par voie orale, du 6e jour au 18e jour de gestation. Les effets sur le produit de conception à la dose de 3,0 mg/kg se sont caractérisés par une légère hausse de la mortalité in utero, par une légère diminution de la taille des portées, par une diminution marquée du poids fœtal moyen et du poids de la portée et par une augmentation du nombre de fœtus probablement atteints de malformations d’après les résultats de l’examen macroscopique. Par ailleurs, l’administration, à des rates, de doses de ribavirine allant jusqu’à 1,0 mg/kg du 15e jour de gestation jusqu’au 21e jour suivant la parturition, n’a été associée qu’à une toxicité minime, voire nulle, chez les femelles gravides et leur progéniture.
Interféron alfa-2b péguylé : L’interféron alfa-2b a eu des effets abortifs chez Macaca mulatta (singes rhésus) aux doses de 7,5, de 15 et de 30 × 106 UI/kg (soit 90, 180 et 360 fois la dose intramusculaire ou sous-cutanée de 2 × 10⁶ UI/m2). Même si l’on a constaté des avortements dans tous les groupes, seuls les groupes recevant les doses intermédiaire et forte présentaient une différence statistiquement significative par rapport aux témoins. Il est fort probable que l’interféron alfa-2b péguylé exerce les mêmes effets.
RÉFÉRENCES
- 1.
Lindsay KL, Trepo C, Heintges T, Shiffman ML, Gordon SC, Hoefs JC, et coll. « A
Randomized, Double-Blind Trial Comparing Pegylated Interferon Alfa-2b to Interferon Alfa-2b as Initial Treatment for Chronic Hepatitis C », Hepatology, vol. 34, n° 2, 2001, p. 395-403.
- 2. Monographie d’INTRON A® (interféron alfa-2b), le 24 mars 2011.
- 3. Davis GL, Esteban-Mur R, Rustgi V, Hoefs J, Gordon SD, Trepo C, et coll. « Interferon alfa-2b alone or in combination with ribavirin for the treatment of relapse of chronic hepatitis ». C. N Engl J Med 1998;vol. 339, n° 21, p. 1493-1499.
- 4.
Hoffmann RM, Diepolder HM, Zachoval R, Zwiebel F-M, Jung MC, Scholz S, et coll.
« Mapping of immunodominant CD4+ T lymphocyte epitopes of hepatitis C virus antigens and their relevance during the course of chronic infection. » Hepatology 1995;vol. 21, n° 3, p. 632-638.
- 5. Knodell RG, Ishak KG, Black WC, Chen TS, Craig R, Kaplowitz N, et coll. « Formulation and application of a numerical scoring system for assessing histological activity in asymptomatic chronic active hepatitis ». Hepatology 1981;vol. 1, n° 5, p. 431-638.
- 6.
McHutchison JG, Gordon SC, Schiff ER, Shiffman ML, Lee WM, Rustgi VK, et coll.
« Interferon alfa-2b alone or in combination with ribavirin as initial treatment for chronic hepatitis C ». N Engl J Med 1998;vol. 339, n° 21, p. 1485-1492.
- 7. Poynard T, Marcellin P, Lee SS, Niederau C, Minuk GS, Ideo G, et coll. « Randomised trial of interferon alfa-2b plus ribavirin for 48 weeks or for 24 weeks versus interferon alfa-2b plus placebo for 48 weeks for treatment of chronic infection with hepatitis C virus ». Lancet 1998;vol. 352, n° 9138, p. 1426-1432.
- 8. Vial, T. et J. Descotes. « Clinical toxicity of the interferons ». Drug Saf 1994;vol. 10, n° 2, p. 115-150.
- 9.
National Institutes of Health Consensus Development Conference Panel Statement:
Management of Hepatitis C. Hepatology 1997;vol. 26, n° 3, suppl. 1, p. 2-10.
- 10.
Center for Disease Control (CDC): Recommendations for Prevention and Control of
Hepatitis C Virus (HCV) Infection and HCV-Related Chronic Disease. MMWR Recomm 1998; vol. 47 (RR19), p. 1-39.
- 11.
Manns MP, McHutchison JG, Gordon SC, Rustgi VK, Shiffman M, Reindollar R, et coll.
« Peginterferon alfa-2b plus ribavirin compared with interferon alfa-2b plus ribavirin for initial treatment of chronic hepatitis C: a randomised trial ». Lancet 2001;vol. 358, n° 9286, p. 958-965.
- 12. McHutchison JG, Manns M, Patel K, Poynard T, Lindsay KL, Trepo C, et coll. « Adherence to Combination Therapy Enhances Sustained Response in Genotype-1 Infected Patients with Chronic Hepatitis C ». Gastroenterology, 2002, vol. 123, n° 4, p. 1061-1069.
- 13. Gupta, S. K., P. Glue, S. Jacobs, D. Belle et M. Affrime. « Single-dose pharmacokinetics and tolerability of pegylated interferon-alpha 2b in young and elderly healthy subjects ». Br J Clin Pharmacol 2003; vol. 56, n° 1, p. 131-134.
- 14. M. Sherman, S. Shafran, K. Burak et coll. « Management of chronic hepatitis C: Consensus guidelines ». Can. J. Gastroenterol. 2007; 21 (Suppl C): 25C - 34C.