


Monographie de produit - PMS-Ibuprofen (Pharmascience, 600 mg)
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Tous les ingrédients non médicinaux |
| Orale | Comprimé à 600 mg | Acide stéarique, amidon prégélatinisé, amidon, dioxyde de silicium colloïdal, dioxyde de titane, FD&C jaune # 6 sur substrat d’aluminium, glycolate d’amidon sodique, lactose monohydraté, povidone, oxyde de fer jaune et triacétine. |
INDICATIONS ET UTILISATION CLINIQUE
L’ibuprofène est indiqué pour :
- le soulagement des signes et des symptômes de la polyarthrite rhumatoïde;
- le soulagement des signes et des symptômes de l’arthrose.
Dans ce document, le terme « AINS » (anti-inflammatoire non stéroïdien) fait référence à la fois aux AINS non sélectifs et aux AINS du groupe des inhibiteurs sélectifs de la COX-2, sauf indication contraire.
L’ibuprofène, particulièrement aux doses plus élevées (2 400 mg/jour), est associé à un risque accru d’événements cardiovasculaires indésirables graves comparable à celui des inhibiteurs de la COX-2. Des doses d’ibuprofène supérieures ou égales à 2 400 mg/jour ne doivent pas être administrées aux patients, en particulier à ceux atteints de cardiopathie ischémique, de maladie cérébrovasculaire, d’insuffisance cardiaque congestive (de classes II à IV selon la New York Heart Association [NYHA]) ou ceux présentant des facteurs de risque de maladie cardiovasculaire. Pour les patients présentant un risque accru de maladie cardiovasculaire, d’autres stratégies de prise en charge qui n’incluent PAS l’utilisation d’AINS (en particulier les inhibiteurs de la COX-2, le diclofénac ou l’ibuprofène) doivent d’abord être envisagées (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
Pour les patients présentant un risque accru d’événements gastro-intestinaux indésirables, d’autres stratégies de prise en charge qui n’incluent PAS l’utilisation d’AINS doivent d’abord être envisagées (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS).
L’utilisation de pms-IBUPROFEN doit se limiter à la dose efficace la plus faible pendant la durée de traitement la plus courte possible afin de minimiser le risque potentiel d’événements cardiovasculaires ou gastro-intestinaux indésirables (voir CONTRE-INDICATIONS ET MISES EN GARDE ET PRÉCAUTIONS).
pms-IBUPROFEN, en tant qu’AINS, ne traite PAS la maladie clinique ni n’empêche sa progression.
pms-IBUPROFEN, en tant qu’AINS, soulage uniquement les symptômes et réduit l’inflammation tant que le patient continue à le prendre.
Personnes âgées (> 65 ans) : Les données d’études cliniques et l’expérience acquise indiquent que l’utilisation du médicament chez les personnes âgées est associée à des différences en matière d’innocuité ou d’efficacité. Ce sujet est abordé brièvement dans les sections appropriées (voir MISES EN GARDE ET PRÉCAUTIONS).
Enfants (< 12 ans) : L’utilisation de comprimés pms-IBUPROFEN à 600 mg n’est pas recommandée chez les enfants de moins de 12 ans.
CONTRE-INDICATIONS
pms-IBUPROFEN est contre-indiqué dans les cas suivants :
- contexte périopératoire d’un pontage aortocoronarien. Bien que pms-IBUPROFEN n’ait PAS fait l’objet d’études chez cette population de patients, un AINS du groupe des inhibiteurs sélectifs de la COX-2 qui a été étudié dans un tel contexte a entraîné une fréquence accrue d’événements cardiovasculaires/thromboemboliques, des infections chirurgicales profondes et des complications de plaie sternale; complications.
- troisième trimestre de grossesse en raison du risque d’obturation prématurée du canal artériel et de parturition prolongée;
- femmes qui allaitent en raison du risque d’effets indésirables graves chez les nourrissons allaités;
- insuffisance cardiaque grave non contrôlée;
- hypersensibilité connue à l’ibuprofène ou à n’importe lequel de ses composants/excipients;
antécédents d’asthme, d’urticaire ou de réaction de type allergique après la prise d’acide acétylsalicylique (AAS) ou d’autres AINS (c.-à-d., syndrome complet ou partiel d’intolérance à l’AAS – rhinosinusite, urticaire/œdème de Quincke, polypes nasaux, asthme). Des réactions anaphylactoïdes mortelles se sont produites chez de tels sujets. Les personnes qui ont les problèmes médicaux mentionnés ci-dessus présentent un risque de réaction grave, même si elles ont pris des AINS précédemment sans avoir subi d’effet indésirable. Il convient de garder à l’esprit le risque de réaction croisée entre différents AINS (voir Mises en garde et précautions
- Réactions d’hypersensibilité – Réactions anaphylactoïdes);
- ulcère gastrique/duodénal/peptique actif, saignement gastro-intestinal actif;
- saignement cérébrovasculaire ou autres troubles de saignement;
- maladie inflammatoire de l’intestin;
- insuffisance hépatique grave ou maladie active du foie;
- insuffisance rénale grave (clairance de la créatinine < 30 mL/min ou 0,5 mL/s) ou maladie rénale qui s’aggrave (les personnes atteintes d’une insuffisance rénale moins grave à qui l’on a prescrit des AINS présentent un risque de détérioration de la fonction rénale et doivent être surveillées) (voir Mises en garde et précautions – Fonction rénale);
- hyperkaliémie connue (voir Mises en garde et précautions – Fonction rénale – Équilibre hydroélectrolytique);
- enfants et adolescents de moins de 12 ans;
- patients atteints de lupus érythémateux disséminé, car une réaction semblable à l’anaphylaxie accompagnée de fièvre peut survenir, notamment si de l’ibuprofène a été administré précédemment.
MISES EN GARDE ET PRÉCAUTIONS
Risque d’événements cardiovasculaires (CV) indésirables : Cardiopathie ischémique, maladie cérébrovasculaire, insuffisance cardiaque congestive (de classes II à IV selon la NYHA) (voir MISES EN GARDE ET PRÉCAUTIONS – Appareil cardiovasculaire).
pms-IBUPROFEN est un anti-inflammatoire non stéroïdien (AINS). L’ibuprofène, particulièrement aux doses plus élevées (2 400 mg/jour), est associé à un risque accru d’événements cardiovasculaires indésirables graves (comme un infarctus du myocarde, un accident vasculaire cérébral ou des événements thrombotiques qui peuvent être mortels) comparable à celui des inhibiteurs de la COX-2, comme l’indiquent des méta-analyses d’essais cliniques randomisés. Des études observationnelles de grande envergure menées auprès de la population générale viennent également appuyer ces résultats. Ce risque peut augmenter avec la durée d’utilisation. Les patients atteints d’une maladie cardiovasculaire ou présentant des facteurs de risque de maladie cardiovasculaire peuvent être exposés à un risque plus important. Des doses d’ibuprofène de 2 400 mg/jour ne doivent pas être administrées aux patients, en particulier à ceux atteints de cardiopathie ischémique, de maladie cérébrovasculaire, d’insuffisance cardiaque congestive (de classes II à IV selon la NYHA) ou ceux présentant des facteurs de risque de maladie cardiovasculaire (p. ex., hypertension, hyperlipidémie, diabète et tabagisme). Pour les patients présentant un risque élevé d’événement cardiovasculaire indésirable, d’autres stratégies de prise en charge qui n’incluent PAS l’utilisation d’AINS (en particulier les inhibiteurs de la COX-2, l’ibuprofène ou le diclofénac) doivent d’abord être envisagées. Pour minimiser le risque d’un événement cardiovasculaire indésirable, la dose efficace la plus faible doit être utilisée pendant la durée la plus courte possible. Voir MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire.
Il convient de faire preuve de prudence lorsque l’on prescrit (pms-IBUPROFEN) à un patient atteint de cardiopathie ischémique (y compris, mais SANS s’y limiter, infarctus aigu du myocarde, antécédents d’infarctus du myocarde et/ou d’angine de poitrine), de maladie cérébrovasculaire (y compris, mais SANS s’y limiter, accident vasculaire cérébral, accidents ischémiques transitoires et/ou amaurose fugace) et/ou d’insuffisance cardiaque congestive (de classes II à IV selon la NYHA).
L’utilisation d’AINS, tels que pms-IBUPROFEN, peut favoriser la rétention sodique (par un mécanisme rénal) de façon proportionnelle à la dose administrée, ce qui peut provoquer une augmentation de la tension artérielle et/ou une exacerbation de l’insuffisance cardiaque congestive (voir également MISES EN GARDE ET PRÉCAUTIONS – Fonction rénale – Équilibre hydroélectrolytique).
Les essais cliniques randomisés portant sur pms-IBUPROFEN n’ont pas été conçus pour déceler des différences entre les événements cardiovasculaires dans un contexte chronique. Par conséquent, il convient de faire preuve de prudence au moment de prescrire pms-IBUPROFEN.
Risque d’événements gastro-intestinaux (GI) indésirables (voir MISES EN GARDE ET PRÉCAUTIONS – Appareil gastro-intestinal)
L’utilisation d’AINS, tels que pms-IBUPROFEN, est associée à une fréquence accrue d’événements gastro-intestinaux indésirables (comme une ulcération peptique/duodénale, une perforation, une occlusion et un saignement gastro-intestinal).
Généralités
Les patients vulnérables ou affaiblis peuvent moins bien tolérer les effets secondaires. Il faut donc prendre des précautions particulières lorsque l’on traite cette population. Pour minimiser le risque potentiel d’un événement indésirable, la dose efficace la plus faible doit être utilisée pendant la durée la plus courte possible. Comme pour les autres AINS, il convient de faire preuve de prudence lors de l’utilisation de ce produit pour le traitement des patients âgés qui sont plus susceptibles de souffrir d’une diminution de la fonction rénale, hépatique ou cardiaque. Pour les patients à risque élevé, d’autres traitements qui ne font pas appel à des AINS doivent être envisagés.
L’utilisation de pms-IBUPROFEN avec d’autres AINS n’est PAS recommandée, à l’exception d’AAS à faible dose en prophylaxie cardiovasculaire, en raison de l’absence de données démontrant des avantages synergiques et du risque d’effets indésirables additifs (voir Interactions médicamenteuses – Interactions médicament-médicament – Acide acétylsalicylique (AAS) ou autres AINS).
Carcinogenèse et mutagenèse
Voir la section Toxicologie.
Appareil cardiovasculaire
pms-IBUPROFEN est un anti-inflammatoire non stéroïdien (AINS). L’ibuprofène, particulièrement aux doses plus élevées (2 400 mg/jour), est associé à un risque accru d’événements cardiovasculaires indésirables graves (comme un infarctus du myocarde, un accident vasculaire cérébral ou des événements thrombotiques qui peuvent être mortels) comparable à celui des inhibiteurs de la COX-2. Les patients atteints d’une maladie cardiovasculaire ou présentant des facteurs de risque de maladie cardiovasculaire peuvent être exposés à un risque plus important. Le risque peut augmenter avec la durée d’utilisation. Des doses d’ibuprofène de 2 400 mg/jour ne doivent pas être administrées aux patients, en particulier à ceux atteints de cardiopathie ischémique, de maladie cérébrovasculaire, d’insuffisance cardiaque congestive (de classes II à IV selon la NYHA) ou ceux présentant des facteurs de risque de maladie cardiovasculaire (p. ex., hypertension, hyperlipidémie, diabète et tabagisme). Les données épidémiologiques indiquent une légère augmentation du risque cardiovasculaire à des doses d’ibuprofène > 1 800 et ≤ 2 399 mg/jour. Pour minimiser le risque potentiel d’un événement cardiovasculaire indésirable, la dose efficace la plus faible doit être utilisée pendant la durée la plus courte possible. Pour les patients présentant un risque élevé d’événement cardiovasculaire indésirable, d’autres stratégies de prise en charge qui n’incluent PAS l’utilisation d’AINS (en particulier les inhibiteurs de la COX-2, l’ibuprofène ou le diclofénac) doivent d’abord être envisagées.
Il convient de faire preuve de prudence lorsque l’on prescrit pms-IBUPROFEN à des patients présentant des facteurs de risque de maladie cardiovasculaire, de maladie cérébrovasculaire ou de maladie rénale tels que l’un de ceux mentionnés ci-après (cette liste n’est PAS exhaustive) :
- Hypertension
- Dyslipidémie/hyperlipidémie
- Diabète
- Insuffisance cardiaque congestive (de classe I selon la NYHA)
- Coronaropathie (athérosclérose)
- Maladie artérielle périphérique
- Tabagisme
- Clairance de la créatinine < 60 mL/min ou 1 mL/s
L’utilisation d’AINS, tels que pms-IBUPROFEN, peut mener à l’apparition d’une hypertension ou à l’aggravation une hypertension préexistante, ce qui dans les deux cas peut accroître le risque d’événements cardiovasculaires, comme il est décrit ci-dessus. La tension artérielle doit donc être surveillée régulièrement. Il faut envisager d’interrompre le traitement par pms-IBUPROFEN en cas d’apparition ou d’aggravation d’une hypertension lorsque l’on utilise ce produit.
L’utilisation d’AINS, tels que pms-IBUPROFEN, peut induire une rétention liquidienne et un œdème, et peut exacerber une insuffisance cardiaque congestive par un mécanisme à médiation rénale (voir Mises en garde et précautions – Fonction rénale – Équilibre hydroélectrolytique).
Pour les patients présentant un risque élevé d’événement CV indésirable, d’autres stratégies de prise en charge qui n’incluent PAS l’utilisation d’AINS doivent d’abord être envisagées. Pour minimiser le risque potentiel d’un événement CV indésirable, la dose efficace la plus faible doit être utilisée pendant la durée la plus courte possible.
Endocrinologie et métabolisme:
Corticostéroïdes
pms-IBUPROFEN (ibuprofène) n’est PAS un substitut des corticostéroïdes. Il ne traite PAS l’insuffisance corticostéroïdienne. L’arrêt brusque d’un traitement par des corticostéroïdes peut provoquer l’exacerbation d’une maladie sensible à l’action des corticostéroïdes. Chez les patients qui suivent une corticothérapie prolongée, leur traitement doit être réduit progressivement si l’on décide de cesser de leur administrer des corticostéroïdes (voir Interactions médicamenteuses – Interactions médicament-médicament – Glucocorticoïdes).
Appareil gastro-intestinal (GI)
Une toxicité GI grave (parfois mortelle), telle qu’une ulcération peptique/duodénale, une inflammation, une perforation, une occlusion et un saignement gastro-intestinal, peut se produire en tout temps, avec ou sans symptômes, chez les patients traités par des AINS tels que pms-IBUPROFEN. Des problèmes mineurs au niveau du tractus GI supérieur (comme une dyspepsie) surviennent couramment et en tout temps. Les fournisseurs de soins de santé doivent surveiller étroitement les patients traités par pms-IBUPROFEN, afin de s’assurer qu’ils ne présentent pas d’ulcération ni de saignements, même s’ils n’ont jamais eu de symptômes au niveau du tractus GI auparavant. La plupart des déclarations spontanées d’événements GI mortels concernent des patients âgés ou affaiblis. Il faut donc prendre des précautions particulières lorsque l’on traite cette population. Pour minimiser le risque potentiel d’un événement GI indésirable, la dose efficace la plus faible doit être utilisée pendant la durée la plus courte possible. Pour les patients à risque élevé, d’autres traitements qui ne font pas appel à des AINS doivent être envisagés (voir Mises en garde et précautions – Populations particulières – Personnes âgées).
Les patients doivent être informés des signes et/ou des symptômes de toxicité GI grave. Ils doivent être avisés qu’il leur faut cesser de prendre pms-IBUPROFEN et obtenir des soins médicaux d’urgence s’ils présentent de tels symptômes. L’utilité d’une surveillance périodique en laboratoire n’a PAS été démontrée et n’a pas été adéquatement évaluée. La plupart des patients qui présentent un événement indésirable grave au niveau du tractus GI supérieur pendant un traitement par des AINS n’ont aucun symptôme. Les ulcères du tractus GI supérieur, les saignements abondants ou les perforations causées par les AINS semblent se produire chez environ 1 % des patients traités pendant trois à six mois, et chez environ 2 à 4 % chez les patients traités pendant un an. Ces tendances se poursuivent et augmentent ainsi la probabilité d’un événement GI grave à un moment quelconque au cours du traitement. Même un traitement à court terme comporte des risques.
Les patients doivent être avisés de consulter un médecin lorsque les effets secondaires gastro-intestinaux persistent ou s’aggravent.
Il convient de faire preuve de prudence lorsque l’on prescrit pms-IBUPROFEN à des patients ayant des antécédents d’ulcère peptique/duodénal ou de saignement gastro-intestinal, car lorsqu’elles prennent des AINS, ces personnes présentent un risque de saignement GI plus de 10 fois supérieur à celui encouru par les personnes ne présentant ni l’un ni l’autre de ces facteurs de risque. Parmi les autres facteurs de risque d’ulcération et de saignement GI, on peut citer une infection à Helicobacter pylori, un âge avancé, un traitement prolongé par des AINS, une consommation excessive d’alcool, le tabagisme, un mauvais état de santé général ou un traitement concomitant par n’importe lequel des produits suivants :
- Anticoagulants (p. ex., warfarine)
- Antiplaquettaires (p. ex., AAS, clopidogrel)
- Corticostéroïdes oraux (p. ex., prednisone)
- Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) (p. ex., citalopram, fluoxétine, paroxétine, sertraline)
Appareil génito-urinaire
Certains AINS sont associés à des symptômes urinaires persistants (douleur à la vessie, dysurie, pollakiurie), à une hématurie ou à une cystite. Ces symptômes peuvent apparaître à tout moment après le début du traitement par un AINS. Si de tels symptômes se manifestent et en l’absence d’une autre explication, interrompre le traitement par l’ibuprofène afin de vérifier si les symptômes disparaissent. Cette mesure doit être prise avant de procéder à des analyses urologiques ou à d’autres traitements.
Hématologie
Les AINS inhibant la biosynthèse des prostaglandines interfèrent à des degrés variables avec la fonction plaquettaire. Par conséquent, les patients chez qui une telle action pourrait avoir des conséquences néfastes (comme ceux recevant des anticoagulants ou ceux souffrant d’hémophilie ou de troubles plaquettaires) doivent faire l’objet d’une surveillance étroite lorsqu’ils reçoivent pms-IBURPOFEN.
Anticoagulants :
De nombreuses études ont montré que l’utilisation concomitante d’AINS et d’anticoagulants augmente le risque de saignement. L’administration concomitante de pms-IBURPOFEN et de la warfarine exige une surveillance étroite du rapport international normalisé (RIN). Même avec une surveillance thérapeutique du RIN, une augmentation des saignements peut survenir.
Effets antiplaquettaires:
Les AINS inhibent l’agrégation plaquettaire. De plus il a été démontré qu’ils prolongent la durée du temps de saignement chez certains patients. Contrairement à l’acide acétylsalicylique (AAS), leur effet sur la fonction plaquettaire est quantitativement moindre ou de plus courte durée, et est réversible.
L’efficacité de pms-IBUPROFEN et d’autres AINS en tant qu’antiplaquettaires n’a pas été démontrée. Ils ne doivent PAS être utilisés comme substitut de l’AAS ou d’autres antiplaquettaires en prophylaxie des maladies thromboemboliques cardiovasculaires. Les traitements antiplaquettaires (p. ex., AAS) ne doivent PAS être interrompus. Certaines données probantes indiquent que l’utilisation des AINS avec l’AAS peut sensiblement atténuer les effets cardioprotecteurs de l’AAS (voir Interactions médicamenteuses – Interactions médicament-médicament – Acide acétylsalicylique [AAS] ou autres AINS).
L’administration concomitante de pms-IBUPROFEN et de l’AAS à faible dose augmente le risque d’ulcération GI et de complications associées.
Dyscrasies sanguines:
Les dyscrasies sanguines (comme la neutropénie, la leucopénie, la thrombocytopénie, l’anémie aplasique et l’agranulocytose) associées à l’usage d’anti-inflammatoires non stéroïdiens sont rares, mais peuvent se produire et avoir des conséquences graves.
Une anémie est parfois observée chez les patients recevant des AINS, dont pms-IBUPROFEN. Ceci peut être dû à une rétention liquidienne, une perte de sang dans l’appareil GI ou un effet sur l’érythropoïèse décrit de façon incomplète. Les patients recevant un traitement à long terme par des AINS, dont pms-IBUPROFEN, doivent faire vérifier leur taux d’hémoglobine ou d’hématocrite s’ils manifestent un quelconque signe ou symptôme d’anémie ou de perte de sang.
Fonction hépatique/biliaire/pancréatique
Comme pour les autres AINS, une augmentation à la limite de la normale des valeurs des enzymes hépatiques (aspartate aminotransférase, alanine aminotransférase, phosphatase alcaline) peut se produire chez jusqu’à 15 % des patients. Au fil du traitement, ces anomalies peuvent évoluer, rester pratiquement inchangées ou disparaître.
Si un patient présente des symptômes et/ou des signes évoquant une dysfonction hépatique, ou si son épreuve de la fonction hépatique révèle des résultats anormaux, il convient de l’examiner afin de surveiller l’apparition d’une réaction hépatique plus grave au cours du traitement. Des réactions hépatiques graves (notamment des cas d’ictère et d’hépatite mortelle, de nécrose du foie et d’insuffisance hépatique), dont certaines à l’issue fatale, ont été signalées avec les AINS.
Bien que de telles réactions soient rares, le traitement par ce médicament doit être interrompu si les résultats aux épreuves de la fonction hépatique continuent d’être anormaux ou s’aggravent, si des signes et symptômes cliniques évoquant une maladie du foie apparaissent (p. ex., ictère) ou si des manifestations systémiques surviennent (p. ex., éosinophilie, manifestations associées à une éruption cutanée, etc.).
Si ce médicament doit être prescrit en présence d’une diminution de la fonction hépatique, une surveillance rigoureuse s’impose.
Réactions d’hypersensibilité
Réactions anaphylactoïdes:
Comme pour tous les AINS en général, des cas de réactions anaphylactoïdes se sont produits chez des patients sans exposition connue à pms-IBUPROFEN. Depuis la commercialisation du produit, de rares cas de réactions anaphylactiques/anaphylactoïdes et d’œdème de Quincke ont été signalés chez des patients recevant pms-IBUPROFEN. pms-IBUPROFEN ne doit PAS être administré à des patients atteints de la triade AAS. Ce complexe symptomatique se manifeste généralement chez les patients asthmatiques qui présentent une rhinite avec ou sans polypes nasaux, ou un bronchospasme grave potentiellement mortel après la prise d’AAS ou d’autres AINS (voir Contre-indications).
Intolérance à l’AAS:
pms-IBUPROFEN ne doit PAS être administré aux patients présentant le syndrome complet ou partiel d’intolérance à l’acide acétylsalicylique (AAS) (rhinosinusite, urticaire/œdème de Quincke, polypes nasaux, asthme) chez qui l’asthme, l’anaphylaxie, l’urticaire/œdème de Quincke, la rhinite ou d’autres manifestations allergiques sont précipités par l’AAS ou d’autres AINS. Des réactions anaphylactoïdes mortelles se sont produites chez ces personnes. En outre, les personnes atteintes des problèmes médicaux mentionnés ci-dessus présentent un risque de réaction grave, même si elles ont déjà pris des AINS sans avoir manifesté d’effet indésirable (voir Contre-indications).
Sensibilité croisée:
Les patients présentant une sensibilité à un AINS peuvent également être sensibles à tout autre AINS.
Réactions cutanées graves:
(Voir Mises en garde et précautions – Peau)
Système immunitaire
(Voir Mises en garde et précautions – Infection – Méningite aseptique)
Infection
pms-IBUPROFEN, tout comme les autres AINS, peut masquer les signes et les symptômes d’une maladie infectieuse sous-jacente.
Méningite aseptique:
Dans de rares cas, les symptômes d’une méningite aseptique (raideur de la nuque, céphalées intenses, nausées et vomissements, fièvre ou obnubilation de la conscience) ont été observés avec l’emploi de certains AINS. Les patients atteints de maladies auto-immunes (lupus érythémateux disséminé, maladies mixtes des tissus conjonctifs, etc.) semblent être prédisposés à la maladie. Le fournisseur de soins de santé doit donc, chez ces patients, faire preuve de vigilance à l’égard du développement d’une telle complication.
Neurologie
Certains patients peuvent éprouver de la somnolence, des étourdissements, une vision trouble, des vertiges, des acouphènes, une perte auditive, de l’insomnie ou une dépression après avoir pris des AINS tels que pms-IBUPROFEN. Les patients chez qui ces effets indésirables se manifestent doivent faire preuve de prudence s’ils doivent accomplir des tâches nécessitant de la vigilance.
Ophtalmologie
Des cas de vision trouble et/ou de baisse de l’acuité visuelle ont été signalés après la prise d’AINS. Si de tels symptômes se produisent, il faut interrompre le traitement par pms-IBUPROFEN et effectuer un examen ophtalmologique. Un examen ophtalmologique doit être réalisé périodiquement chez les patients recevant pms-IBUPROFEN pendant une longue période.
Considérations périopératoires
(Voir Contre-indications – Pontage aortocoronarien)
Psychiatrie
(Voir Mises en garde et précautions – Neurologie)
Fonction rénale
L’administration prolongée d’AINS à des animaux a entraîné une nécrose papillaire rénale et d’autres pathologies rénales anormales. Chez les humains, on a signalé des cas de néphrite interstitielle aiguë accompagnée d’une hématurie, d’une protéinurie et, à l’occasion, d’un syndrome néphrotique.
Une insuffisance rénale due à l’utilisation d’AINS a été observée chez des patients atteints d’affections prérénales entraînant une réduction du débit sanguin rénal ou du volume sanguin. Dans ces circonstances, les prostaglandines rénales contribuent au maintien de la perfusion rénale et du débit de filtration glomérulaire (DFG). Chez ces patients, l’administration d’un AINS peut causer une réduction de la synthèse des prostaglandines entraînant une diminution de la fonction rénale. Les patients les plus susceptibles de présenter ce type de réaction sont ceux qui ont une insuffisance rénale préexistante (DFG < 60 mL/min ou 1 mL/s), les patients déshydratés, les patients qui suivent un régime à faible teneur en sel, ceux qui présentent une insuffisance cardiaque congestive, une cirrhose ou une dysfonction hépatique, ceux qui prennent des inhibiteurs de l’enzyme de conversion de l’angiotensine, des antagonistes des récepteurs de l’angiotensine II, de la cyclosporine, des diurétiques et les personnes âgées. On a signalé une insuffisance rénale grave ou présentant un danger de mort chez des patients qui avaient une fonction rénale normale ou diminuée après un traitement de courte durée par des AINS. Même les patients à risque qui tolèrent les AINS dans des conditions stables peuvent décompenser pendant des périodes de stress accru (p. ex., déshydratation due à une gastro-entérite). L’arrêt du traitement par des AINS entraîne habituellement un retour à l’état antérieur au traitement.
Il convient de faire preuve de prudence lors de l’instauration d’un traitement par des AINS, tels que pms-IBUPROFEN, chez des patients fortement déshydratés. Ces patients doivent être réhydratés avant d’instaurer le traitement. La prudence est également recommandée chez les patients ayant une maladie rénale préexistante.
Maladie rénale avancée:
(Voir Contre-indications)
Équilibre hydroélectrolytique:
L’utilisation d’AINS, tels que pms-IBUPROFEN, peut favoriser la rétention sodique de façon proportionnelle à la dose, ce qui peut provoquer une rétention liquidienne et un œdème, avec pour conséquences, une augmentation de la tension artérielle et une exacerbation de l’insuffisance cardiaque congestive.
Par conséquent, il convient de faire preuve de prudence lorsque l’on prescrit pms-IBUPROFEN à des patients ayant des antécédents d’insuffisance cardiaque congestive, une fonction cardiaque altérée, de l’hypertension, un âge avancé ou d’autres affections prédisposant à une rétention liquidienne (voir Mises en garde et précautions – Appareil cardiovasculaire).
L’utilisation d’AINS, tels que pms-IBUPROFEN, peut accroître le risque d’hyperkaliémie, particulièrement chez les patients atteints de diabète, d’insuffisance rénale, chez les patients âgés ou chez ceux qui reçoivent des adrénolytiques, des inhibiteurs de l’enzyme de conversion de l’angiotensine, des antagonistes des récepteurs de l’angiotensine II, de la cyclosporine ou certains diurétiques dans le cadre d’un traitement concomitant.
Fonction respiratoire
L’asthme induit par l’AAS est un signe très important, mais peu fréquent, de la sensibilité à l’AAS et aux AINS. Il est plus fréquent chez les patients asthmatiques qui ont des polypes nasaux.
Fonction sexuelle/reproduction :
L’utilisation de pms-IBUPROFEN, comme dans le cas de tout médicament connu pour inhiber la synthèse de la cyclo-oxygénase/des prostaglandine, peut altérer la fertilité et n’est pas recommandée chez les femmes qui essayent de devenir enceintes. Par conséquent, le retrait de pms-IBUPROFEN doit être envisagé chez les femmes qui ont des difficultés de conception ou qui subissent des examens pour cause d’infertilité.
Peau
Dans de rares cas, des réactions cutanées graves (p. ex., syndrome de Stevens-Johnson, nécrolyse épidermique toxique, dermatite exfoliatrice et érythème polymorphe) ont été associées à l’utilisation de certains AINS. Le taux de ces réactions est faible et, dans la plupart des cas, elles ont été signalées pendant la phase de pharmacovigilance chez des patients prenant d’autres médicaments également associés à l’apparition potentielle de ces réactions cutanées graves. La causalité n’est donc pas encore clairement établie. Ces réactions présentent un danger de mort, mais elles peuvent être réversibles, pourvu que l’agent en cause cesse d’être administré et qu’un traitement approprié soit adopté. Les patients doivent être avisés de cesser le traitement par les AINS et de communiquer avec leur médecin en cas d’éruption cutanée. Après avoir examiné le patient, le médecin donnera les indications appropriées, notamment en ce qui concerne les autres traitements à interrompre.
Populations particulières
Femmes enceintes:
L’utilisation de pms-IBUPROFEN est CONTRE-INDIQUÉE pendant le troisième trimestre de grossesse en raison du risque d’obturation prématurée du canal artériel et de parturition prolongée (voir Toxicologie).
Il convient de faire preuve de prudence lorsque l’on prescrit pms-IBUPROFEN pendant le premier et le deuxième trimestre de grossesse (voir Toxicologie).
L’inhibition de la synthèse des prostaglandines peut avoir un effet néfaste sur la grossesse et/ou le développement embryofœtal. Les données des études épidémiologiques indiquent un risque accru de fausse couche et de malformation cardiaque après l’utilisation d’un inhibiteur de la synthèse des prostaglandines en début de grossesse.
Chez les animaux, on a montré que l’administration d’un inhibiteur de la synthèse des prostaglandines entraîne une augmentation des pertes avant et après l’implantation et une létalité embryofœtale. De plus, des incidences accrues de diverses malformations (notamment des malformations cardiovasculaires) ont été signalées chez des animaux ayant reçu un inhibiteur de la synthèse des prostaglandines pendant la période d’organogenèse.
Femmes qui allaitent:
(Voir Contre-indications)
Enfants:
(Voir Contre-indications)
Personnes âgées (> 65 ans):
Les patients âgés de plus de 65 ans, qui sont vulnérables ou affaiblis sont plus susceptibles de présenter une variété d’effets indésirables provoqués par des AINS. La fréquence de ces effets indésirables augmente proportionnellement à la dose et à la durée du traitement. De plus, ces patients tolèrent moins bien les ulcérations et les saignements. La plupart des événements gastro-intestinaux mortels touchent cette population, particulièrement les personnes atteintes d’une maladie cardiovasculaire. Les patients âgés présentent aussi un risque d’ulcère et de saignement de l’œsophage inférieur.
Pour ces patients, il faut envisager une dose initiale plus faible que celle habituellement recommandée, apporter des ajustements individuels au besoin et assurer une surveillance étroite.
Surveillance et épreuves de laboratoire
Hématologie : Les patients recevant un traitement à long terme par des AINS doivent faire vérifier leur taux d’hémoglobine, leur taux d’hématocrite et leur numération globulaire s’ils manifestent un quelconque signe ou symptôme d’anémie ou de perte de sang.
Les patients recevant un traitement à long terme par des AINS doivent faire vérifier leurs concentrations d’électrolytes (comme le potassium sérique) s’ils manifestent un quelconque signe ou symptôme de maladie rénale.
La tension artérielle doit être contrôlée régulièrement pendant le traitement.
EFFETS INDÉSIRABLES
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Aucune donnée disponible.
Effets indésirables du médicament signalés après la commercialisation du produit
Les effets indésirables les plus fréquents liés aux anti-inflammatoires non stéroïdiens sont des réactions gastro-intestinales, dont le plus grave est l’ulcère gastrique ou duodénal, avec ou sans saignement. Des cas de décès sont survenus, particulièrement chez les personnes âgées.
Les effets indésirables liés à l’utilisation sur ordonnance de l’ibuprofène comprennent les réactions ci-dessous. Remarque : Les effets ci-dessous dont le lien de causalité est inconnu sont ceux pour lesquels un rapport causal n’a pas pu être établi. Cependant, pour ces effets rarement signalés, la possibilité d’un lien avec l’ibuprofène ne peut être exclue.
Le tableau ci-dessous se rapporte à des concentrations d’ibuprofène en vente libre.
| Effets indésirables | Fréquents (> 1 % mais < 10 %) | Moins fréquents (< 1 %) | |
Incidence 3 à 9 % | Incidence 1 à 3 % | ||
| Allergiques |
| ||
Autres effets rarement signalés dont le lien de causalité est inconnu :
| |||
| Cardiovasculaires |
Les affections telles qu’une insuffisance cardiaque congestive et une hypertension peuvent être aggravées par une | ||
Effets indésirables
| Fréquents (> 1 % mais < 10 %) | Moins fréquents (< 1 %) | ||
Incidence 3 à 9 % | Incidence 1 à 3 % | ||
| rétention sodique et un œdème occasionnés par l’ibuprofène chez ces patients. | |||
Autres effets rarement signalés dont le lien de causalité est inconnu :
| |||
| Système nerveux central |
|
|
|
Autres effets signalés dont le lien de causalité est inconnu :
| |||
| Cutanés |
|
|
|
Autres effets signalés dont le lien de causalité est inconnu :
| |||
| Endocrinologiques | Autres effets rarement signalés dont le lien de causalité est inconnu :
| ||
| Gastro-intestinaux |
|
|
|
| Les augmentations généralement modestes de l’activité des transaminases sériques qui ont été observées sont habituellement sans séquelles cliniques, mais une hépatite toxique grave, potentiellement mortelle, peut survenir. | |||
| Hématologiques |
| ||
| Effets indésirables | Fréquents (> 1 % mais < 10 %) | Moins fréquents (< 1 %) | |
Incidence 3 à 9 % | Incidence 1 à 3 % | ||
| d’hématocrite | |||
Autres effets rarement signalés dont le lien de causalité est inconnu :
| |||
| Métaboliques |
| ||
| En général, la rétention liquidienne répond rapidement à l’arrêt du traitement. | |||
| Rénaux | Autres effets signalés dont le lien de causalité est inconnu :
Comme les autres anti-inflammatoires non stéroïdiens, l’ibuprofène inhibe la synthèse des prostaglandines rénales, ce qui peut diminuer la fonction rénale et causer une rétention sodique. Le débit sanguin rénal et le débit de filtration glomérulaire ont diminué chez les patients présentant une légère diminution de la fonction rénale et qui ont pris 1 200 mg d’ibuprofène par jour pendant une semaine.
| ||
| Organes des sens |
|
Tout patient qui se plaint de troubles visuels pendant un traitement par l’ibuprofène doit subir un examen ophtalmologique. | |
Autres effets signalés dont le lien de causalité est inconnu :
| |||
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Acide acétylsalicylique (AAS) ou autres AINS
L’utilisation concomitante de pms-IBUPROFEN et de tout autre AINS, y compris ceux en vente libre (comme l’AAS et l’ibuprofène), pour leurs effets analgésiques et/ou anti-inflammatoires n’est PAS recommandée en raison de l’absence de données démontrant les avantages synergiques et du risque d’effets secondaires additionnels.
Seule exception, l’AAS à faible dose peut être administré à titre de protection cardiovasculaire, lorsqu’un autre AINS est utilisé pour son effet analgésique/anti-inflammatoire, en gardant à l’esprit qu’un traitement d’association par des AINS est associé à des effets indésirables additifs.
Certains AINS (p. ex., l’ibuprofène) peuvent interférer avec les effets antiplaquettaires d’AAS à faible dose, possiblement en faisant concurrence à l’AAS pour l’accès au site actif de la cyclo-oxygénase-1.
Des études sur des animaux ont montré que l’AAS, pris avec des AINS, y compris l’ibuprofène, entraîne une diminution nette de l’activité anti-inflammatoire en raison d’une baisse de la concentration sanguine du médicament autre que l’AAS. Des études portant sur la biodisponibilité d’une dose unique chez des volontaires normaux n’ont pas montré d’effet de l’AAS sur les concentrations sanguines d’ibuprofène. Aucune étude clinique de corrélation n’a été réalisée.
Antiacides
L’administration concomitante d’AINS peut affecter la vitesse d’absorption, mais généralement pas le degré d’absorption de l’AINS.
Anticoagulants:
(Voir Mises en garde et précautions – Hématologie – Anticoagulants)
Antihypertenseurs
Les AINS peuvent diminuer l’effet antihypertenseur des inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA).
Les associations d’inhibiteurs de l’ECA, d’antagonistes de l’angiotensine II ou de diurétiques avec des AINS peuvent accroître le risque d’insuffisance rénale aiguë et d’hyperkaliémie. La tension artérielle et la fonction rénale (y compris les électrolytes) doivent être étroitement surveillées dans ces cas, car il peut arriver que la tension artérielle augmente de façon substantielle.
Antiplaquettaires (y compris l’AAS)
Il y a un risque accru d’hémorragie, par l’inhibition de la fonction plaquettaire, lorsque les antiplaquettaires sont associés à des AINS tels que pms-IBUPROFEN (voir Mises en garde et précautions – Hématologie – Effets antiplaquettaires).
Cyclosporine
Il est possible d’observer une augmentation de la néphrotoxicité de la cyclosporine et du tacrolimus en raison de l’effet des AINS sur les prostaglandines rénales. Par conséquent, il faut administrer le produit à des doses inférieures à celles administrées à des patients qui ne reçoivent pas de cyclosporine ni de tacrolimus.
Digoxine
Une augmentation de la concentration sérique de la digoxine a été constatée avec certains AINS.
Diurétiques
Des études cliniques et des observations après la commercialisation du produit ont montré que les AINS peuvent réduire les effets des diurétiques.
L’ibuprofène, en raison de ses propriétés de rétention liquidienne, peut diminuer les effets diurétiques et antihypertenseurs des diurétiques. Une augmentation de la dose des diurétiques peut s’avérer nécessaire. Les patients présentant une diminution de la fonction rénale, qui prennent des diurétiques d’épargne potassique et qui ont développé une insuffisance rénale induite par l’ibuprofène, présentent un risque très élevé d’hyperkaliémie mortelle.
Glucocorticoïdes
Certaines études ont montré que l’utilisation concomitante d’AINS et de glucocorticoïdes oraux augmente le risque d’événements gastro-intestinaux indésirables tels que des ulcérations et des saignements, particulièrement chez les personnes âgées de 65 ans et plus.
Lithium
La surveillance des concentrations plasmatiques de lithium est conseillée au début et à la fin d’un traitement par un AINS, car les concentrations de lithium peuvent augmenter.
Méthotrexate
Il convient de faire preuve de prudence lorsque l’on administre des AINS moins de 24 heures avant ou après un traitement par le méthotrexate. Des concentrations sanguines élevées de méthotrexate peuvent survenir, ce qui augmente la toxicité.
Contraceptifs oraux
Aucune donnée disponible
Hypoglycémiants oraux
L’ibuprofène peut augmenter l’effet hypoglycémiant des hypoglycémiants oraux (sulfonylurées).
Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS)
L’administration concomitante d’AINS et d’ISRS peut augmenter le risque d’ulcérations et de saignements gastro-intestinaux (voir Mises en garde et précautions – Appareil gastro-intestinal).
Tacrolimus
(Voir Cyclosporine)
Autres interactions médicamenteuses
Bien que l’ibuprofène se lie de façon substantielle aux protéines plasmatiques, des interactions avec d’autres médicaments se liant aux protéines surviennent peu fréquemment. Néanmoins, il convient de faire preuve de prudence lorsque d’autres médicaments ayant aussi une forte affinité pour les sites de liaison des protéines sont administrés en même temps. Certaines observations ont indiqué un potentiel d’interaction entre l’ibuprofène et la phénytoïne. Cependant, les mécanismes et la signification clinique de ces observations sont actuellement inconnus.
Les patients qui prennent d’autres médicaments d’ordonnance doivent consulter un médecin avant de prendre de l’ibuprofène afin de s’assurer de sa compatibilité avec les autres médicaments.
Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
Interactions médicament-épreuves de laboratoire
Aucun effet sur les épreuves de laboratoire n’a été établi.
Interactions médicament-style de vie
Alcool : Il existe un risque accru d’effets secondaires gastro-intestinaux (notamment des ulcérations ou des hémorragies) lors d’une administration concomitante avec des AINS.
Il n’existe aucune étude spécifique concernant les effets sur la capacité à conduire des véhicules ou à faire fonctionner des machines. Les patients qui présentent des troubles de la vue, de la somnolence ou d’autres troubles du système nerveux central doivent éviter ces activités.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques :
pms-IBUPROFEN doit être limité à la dose efficace la plus faible pendant la durée de traitement la plus courte possible.
Les personnes âgées de plus de 65 ans qui sont vulnérables ou affaiblis doivent recevoir une dose initiale plus faible que celle habituellement recommandée; des ajustements individuels doivent être apportés au besoin.
Il est recommandé de prendre l’ibuprofène avec de la nourriture ou du lait, car son utilisation peut entraîner à l’occasion des brûlures d’estomac, des maux d’estomac et des douleurs à l’estomac d’intensité légère.
Dose recommandée
Polyarthrite rhumatoïde, arthrose :
Initialement : 1 200 mg en doses fractionnées. Maximum : 1 800 mg par jour.
Dose d’entretien : 600 à 1 200 mg par jour.
Enfants : Non recommandé chez les enfants de moins de 12 ans.
Dose oubliée:
Si vous oubliez de prendre une dose, prenez la dose oubliée immédiatement. Si l’heure de votre prochaine dose approche, attendez jusqu’à ce moment pour prendre votre médicament et ne prenez pas la dose que vous avez oubliée. Ne prenez pas deux doses en même temps.
SURDOSAGE
Caractéristiques cliniques
Aucune tendance évidente de caractéristiques cliniques liées à une surdose accidentelle ou intentionnelle d’ibuprofène n’a été établie. Les cas de surdose signalés ont souvent été compliqués par des co-ingestions ou des gestes suicidaires supplémentaires. Les symptômes observés comprenaient : nausées, vomissements, douleurs abdominales, somnolence, nystagmus, diplopie, céphalées, acouphènes, diminution de la fonction rénale, coma et hypotension. Un examen de quatre décès liés à une surdose d’ibuprofène révèle la présence d’autres facteurs contributifs concomitants. Il serait donc difficile d’établir la toxicité de l’ibuprofène comme cause spécifique de décès.
Les concentrations sanguines après l’ingestion pourraient permettre de confirmer un diagnostic et de quantifier le degré d’exposition, mais ne sont d’aucune utilité pour prévoir les résultats cliniques. En général, un rétablissement complet est possible avec un traitement symptomatique approprié.
Les cas de surdose suivants ont été signalés. Un bébé de 19 mois a fait de l’apnée, a présenté une cyanose et ne réagissait seulement qu’aux stimuli douloureux, une heure et demie après avoir pris sept à dix comprimés d’ibuprofène à 400 mg. Après un traitement par du dioxygène (O2) et du bicarbonate de sodium (NaHCO3), et une perfusion de dextrose et de solution physiologique, l’enfant a répondu favorablement. Il a été complètement rétabli 12 heures après l’ingestion. Les concentrations sanguines d’ibuprofène ont atteint 102,9 μg/mL, huit heures et demie après l’ingestion. Deux autres enfants pesant environ 10 kg ont pris une dose estimée de 120 mg/kg. Ils n’ont présenté aucun signe d’intoxication aiguë ni aucune séquelle tardive. Chez un enfant, la concentration sanguine d’ibuprofène 90 minutes après l’ingestion était d’environ 700 μg/mL. Un jeune homme de 19 ans ayant ingéré 8 000 mg d’ibuprofène a présenté des étourdissements et un nystagmus. Il s’est rétabli sans garder de séquelles après une hydratation par voie parentérale et trois jours de repos au lit.
Pour une mise en perspective, une dose orale unique de 200 mg administrée à six hommes en bonne santé et à jeun, dans le cadre d’une étude, a entraîné une concentration plasmatique maximale de 15,0 μg/mL après 0,75 heure. Dans le cadre d’une autre étude, une dose orale unique de 400 mg administrée à des humains a entraîné une concentration sérique maximale de 31,9 + 8,8 μg/mL, 0,5 heure après son administration. De plus, les concentrations sériques ont diminué à 1 μg/mL 16 heures après son administration (voir Pharmacologie détaillée – Études chez l’être humain – Pharmacocinétique – Absorption).
Prise en charge d’une surdose
Des interventions appropriées visant la décontamination du tractus gastro-intestinal pourraient s’avérer bénéfiques durant les quatre premières heures suivant l’ingestion. Il est recommandé d’instaurer un traitement symptomatique et de soutien de routine. Les médecins doivent communiquer avec le centre antipoison régional pour obtenir des indications supplémentaires sur la prise en charge des surdoses d’ibuprofène.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
L’ibuprofène appartient à la classe des médicaments communément appelés anti-inflammatoires non stéroïdiens (AINS). Comme tous les AINS, l’ibuprofène est un médicament à effet analgésique, antipyrétique et anti-inflammatoire.
Il est généralement reconnu que l’inhibition de la synthèse des prostaglandines est le mode d’action pharmacologique de base de l’ibuprofène et des autres AINS.
Les AINS non sélectifs (comme l’ibuprofène) et l’AAS agissent en inhibant l’action des prostaglandines G/H synthases systémiques (système nerveux central et périphérique), des isoenzymes également connues sous le nom de cyclo-oxygénase-1 (COX-1) et cyclo-oxygénase-2 (COX-2). Ces isoenzymes transforment l’acide arachidonique en prostaglandines et thromboxanes propres à divers tissus. La COX-1 est exprimée de façon constitutive dans tous les tissus et est responsable de la synthèse des prostaglandines qui maintiennent le fonctionnement des organes, protègent l’intégrité de la muqueuse gastrique et produisent du thromboxane dérivé des plaquettes qui, à son tour, est responsable de l’agrégation plaquettaire et de la vasoconstriction. Durant le processus inflammatoire, la COX-2 est induite, permettant la synthèse des prostaglandines qui médient la douleur et l’inflammation. La COX-2 est également présente de manière constitutive dans les reins et l’endothélium vasculaire. Ce mode d’action permet de comprendre les réactions indésirables signalées lors de traitements par l’AAS ou d’autres AINS.
Pharmacocinétique
Absorption : L’ibuprofène est rapidement absorbé après administration orale. Les concentrations sériques et plasmatiques maximales sont généralement atteintes une à deux heures après l’administration du médicament. On estime qu’environ 80 % de la dose administrée par voie orale est absorbée. La vitesse d’absorption et les concentrations plasmatiques maximales sont plus faibles lorsque le médicament est pris avec de la nourriture. Toutefois, la biodisponibilité (mesurée par l’aire totale sous la courbe de la concentration en fonction du temps) est très peu modifiée.
Distribution : L’ibuprofène, comme la plupart des médicaments de la même classe, se lie en grande partie aux protéines (> 99 % de liaison à 20 μg/mL). La distribution tissulaire de l’ibuprofène est également importante chez les humains. Des études comparant les niveaux de liquide synovial aux concentrations sériques indiquaient que l’état d’équilibre était atteint environ trois à cinq heures après l’administration du médicament.
Métabolisme : L’ibuprofène est rapidement métabolisé par oxydation et glucuroconjugaison; tous les métabolites inactifs sont généralement excrétés dans l’urine dans les 24 heures suivantes. Moins de 10 % de la dose est excrétée dans l’urine sous forme inchangée.
Excrétion : L’ibuprofène a une demi-vie d’élimination d’environ deux heures.
Populations particulières et états pathologiques
Personnes âgées : Des études n’ont révélé aucune modification cliniquement significative de la pharmacocinétique de l’ibuprofène chez les personnes âgées.
Insuffisance hépatique : La pharmacocinétique de l’ibuprofène a aussi été étudiée chez des patients à qui on a diagnostiqué une maladie alcoolique du foie et qui ont une fonction hépatique moyenne à médiocre. Les résultats indiquent que cette maladie ne modifierait pas considérablement les paramètres cinétiques du foie, même s’il s’agit du principal organe du métabolisme de l’ibuprofène.
ENTREPOSAGE ET STABILITÉ
Comprimés
Température:
Garder hors de la chaleur et conserver à température ambiante (15 °C à 30 °C).
Lumière:
Garder à l’abri de la lumière.
Autres:
Conserver ce médicament dans un endroit sûr, hors de la portée des enfants.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Les comprimés de pms-IBUPROFEN 600 mg sont disponibles de couleur orange, forme ovale, enrobés portant l’inscription « IBU 600 » d’un côté et aucune inscription de l’autre côté. Emballés dans des bouteilles de 100 et 500 comprimés.
pms-IBUPROFEN contient 600 mg d’ibuprofène et les ingrédients non médicinaux suivant, en ordre alphabétique: acide stéarique, amidon prégélatinisé, amidon, dioxyde de silicium colloïdal, dioxyde de titane, FD&C jaune # 6 sur substrat d’aluminium, glycolate d’amidon sodique, lactose monohydraté, povidone, oxyde de fer jaune et triacétine.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
- a) Nom propre: Ibuprofène
- b) Nom chimique: acide 2-(p-isobutylphényl) propionique
- c) Formule moléculaire et poids moléculaire: 206,28 g/mol
- d) Formule développée:
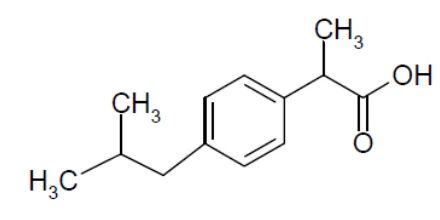
- e) Propriétés physicochimiques: L’ibuprofène est une poudre blanche cristalline avec une odeur caractéristique et un gout prononcé. Ce composé est relativement soluble dans l’eau, très soluble dans l’alcool et dans des solvants organiques. Le pKa de l’ibuprofène est de 5,2. Ses points de fusions sont entre 75 °C à 75,5 °C.
ESSAIS CLINIQUES
Les méta-analyses d’essais cliniques randomisés de grande envergure montrent qu’une dose élevée d’ibuprofène (≥ 2 400 mg/jour) est associée à un risque accru d’accident vasculaire cérébral, de décès cardiovasculaire et de décès, toutes causes confondues, par rapport au placebo.
Études comparative de biodisponibilité
Une étude comparative de biodisponibilité à une seule dose, à l’insu, randomisée, croisée en deux périodes et deux séquences a été effectuée avec les comprimés de pms-IBUPROFEN 400 mg contre les produit de référence canadien, Super Fort MOTRIN IBMD (ibuprofène) comprimés de 400 mg (1 x 400 mg) chez 25 sujets adultes sains de sexe masculin dans des conditions de jeûne.
Les données de biodisponibilité ont été mesurées et les résultats sont présentés dans le tableau suivant:
| Ibuprofène | ||||||
| (1 x 400 mg comprimés) | ||||||
| De données mesurées | ||||||
| Sans correction de puissance | ||||||
| Moyenne géométrique | ||||||
| Moyenne arithmétique (CV %) | ||||||
| Paramètre | Test* | Reference† | Rapport des moyennes géométriques (%) | Intervalle de confiance 90%# | ||
AUCT (mcg·h/mL) | 111,474 113,885 (20,4) | 114,351 116,568 (19,9) | 97,48 | 94,61 – 100,45 | ||
AUCI (mcg·h/mL) | 116,819 119,569 (21,3) | 119,820 122,495 (21,3) | 97,50 | 94,47 – 100,62 | ||
Cmax (mcg/mL) | 31,662 31,996 (15,3) | 37,112 37,860 (19,9) | 85,31 | 79,49 – 91,56 | ||
Tmax§ (h) | 1,25 (0,83 – 4,00) | 0,83 (0,50 – 2,50) | ||||
T½€ (h) | 2,15 (12,4) | 2,20 (10,9) | ||||
*pms-IBUPROFEN 400 mg comprimés
† Super Fort Motrin IBMD 400 mg comprimés, McNeil, (Guelph, Canada)
§ Exprimé sous forme de médiane (étendue) seulement.
€ Exprimé sous forme de moyenne arithmétique (CV %) seulement
# Basée sur l’évaluation par plus petit carré
PHARMACOLOGIE DÉTAILLÉE
Études chez l’animal
Pharmacodynamie
Bien qu’on ne connaisse pas exactement le mode d’action de l’ibuprofène, le mode d’action généralement reconnu est l’inhibition de la synthèse des prostaglandines. L’inhibition de la biosynthèse des prostaglandines prévient la sensibilisation des tissus induite par les prostaglandines à d’autres médiateurs de l’inflammation, de la douleur et de la thermorégulation, ce qui explique l’effet de l’ibuprofène et des autres anti-inflammatoires non stéroïdiens contre la douleur, l’inflammation et la fièvre.
L’inhibition de la synthèse des prostaglandines causée par l’ibuprofène a été démontrée dans plusieurs modèles expérimentaux différents : microsomes de la vésicule séminale de taureau, estomac, duodénum, rein et cerveau de rats, préparations microsomales de cerveau et de partie médullaire du rein de lapins.
L’efficacité analgésique de l’ibuprofène a été démontrée dans plusieurs modèles animaux : contorsions induites par la phénylbenzoquinone et l’acétylcholine chez la souris, test de Randall-Selitto (patte enflammée) chez le rat, test de la plaque chauffante chez la souris et de l’arthrite induite par un adjuvant chez le rat.
L’effet antipyrétique de l’ibuprofène a été démontré chez des rats présentant une pyrexie induite par de la levure.
Pharmacocinétique
Plusieurs aspects de la pharmacocinétique de l’ibuprofène ont fait l’objet d’études in vivo chez les rats, les lapins, les chiens et les babouins.
Des études menées chez des rats indiquent que l’ibuprofène est principalement absorbé dans l’intestin, et que son absorption est limitée dans l’estomac. Des études à dose unique d’ibuprofène radiomarqué au 14C menées chez des rats, des lapins et des chiens révèlent des vitesses d’absorption rapides.
Des études de distribution tissulaire réalisées chez des rats après l’administration de doses uniques et de doses répétées de 20 mg/kg d’ibuprofène radiomarqué au 14C montrent une vaste distribution et une accumulation de radioactivité dans la thyroïde, les glandes surrénales, les ovaires ainsi que dans les tissus adipeux et cutanés. Des concentrations plasmatiques semblables ont aussi été observées lors du passage transplacentaire de l’ibuprofène chez des rates gravides et des fœtus.
Dans des études où les concentrations plasmatiques étaient de 20 μg/mL, la liaison aux protéines s’établissait à 96 % chez les rats, à 99 % chez les chiens, à 95 % chez les babouins et à 99% chez les humains.
Quatre métabolites de l’ibuprofène ont été observés dans le plasma des lapins, trois dans celui des rats, aucun dans celui des chiens, deux dans celui des babouins et deux dans celui des humains. Le foie serait le principal organe du métabolisme. Différents taux d’excrétion urinaire et fécale des métabolites ont été observés, indiquant la variabilité spécifique des ratios d’excrétion biliaire et rénale.
Études chez l’être humain
Pharmacocinétique
Absorption : Des études in vivo indiquent que l’ibuprofène est bien absorbé par voie orale et que sa concentration plasmatique maximale est généralement atteinte une à deux heures après son administration. Une dose orale unique de 200 mg administrée à six hommes en bonne santé et à jeun dans le cadre d’une étude a entraîné une concentration plasmatique maximale de 15,0 μg/mL après 0,75 heure. Une autre étude utilisant une dose orale unique de 400 mg chez les humains a entraîné une concentration sérique maximale de 31,9 + 8,8 μg/mL 0,5 heure après son administration; les concentrations sériques ont diminué à 1 μg/mL 16 heures après son administration. Des concentrations sériques et des délais avant l’atteinte de concentrations maximales (une ou deux heures après l’administration) comparables ont été confirmés par d’autres études portant sur des doses de médicaments solides de 200 mg et de 400 mg. Dans une étude à doses multiples portant sur l’administration d’un comprimé d’ibuprofène à 200 mg trois fois par jour pendant deux semaines, aucun signe d’accumulation d’ibuprofène n’a été observé.
Distribution : L’ibuprofène, comme la plupart des médicaments de la même classe, se lie en grande partie aux protéines (> 99 % de liaison à 20 μg/mL). Selon des données sur l’administration par voie orale, le volume de distribution de l’ibuprofène change en fonction de l’âge ou de la fièvre. Le volume de distribution des enfants fébriles de moins de 11 ans est d’environ 0,2 L/kg, tandis que celui des adultes est d’environ 0,12 L/kg. La signification clinique de ces résultats est inconnue. La distribution tissulaire de l’ibuprofène est également importante chez les humains. Des études comparant les niveaux de liquide synovial aux concentrations sériques indiquaient que l’état d’équilibre était atteint environ trois à cinq heures après l’administration du médicament.
Métabolisme : L’ibuprofène est fortement métabolisé par les humains. On en retrouve environ 84 % dans l’urine, principalement sous forme de métabolites conjugués « hydroxy » et « carboxy »; environ 1 % seulement est excrété sous forme inchangée dans l’urine. On a constaté que les deux principaux métabolites de l’ibuprofène chez les humains n’avaient aucune activité dans le test d’érythème aux rayons ultraviolets chez les cobayes et dans le test de contorsions induites par l’acétylcholine chez les souris, à des doses de 10 mg/kg et de 15 mg/kg, respectivement.
Élimination : L’ibuprofène est rapidement métabolisé et éliminé dans l’urine. L’ibuprofène est presque complètement excrété dans les 24 heures suivant l’administration de la dernière dose. Sa courbe d’élimination plasmatique en fonction du temps est biphasique et sa demi-vie est d’environ deux heures. Bien qu’aucune différence n’ait été observée entre la vitesse d’élimination terminale ou la demi-vie chez les enfants et les adultes, un changement de la clairance totale lié à l’âge ou à la fièvre a été démontré. Cela indique que la différence observée quant à la clairance est attribuable aux différences de volume de distribution de l’ibuprofène, comme il est décrit ci-dessus. La pertinence clinique de ces différences quant à la clairance est inconnue, même si la vaste expérience clinique avec l’ibuprofène chez les enfants (utilisant un intervalle posologique approprié de 5 à 10 mg/kg) révèle une grande marge d’innocuité.
TOXICOLOGIE
Des études de toxicité ont été menées chez diverses espèces, notamment chez les souris, les rats, les lapins, les cobayes et les chiens Beagle.
Études de toxicité aiguë
Des études de toxicité aiguë à dose unique révèlent que l’ibuprofène, à des doses létales, provoque la dépression du système nerveux central des rongeurs et que les fortes doses sont ulcérogènes chez les rongeurs et les autres espèces animales. Une ulcérogenèse peut survenir après une administration orale ou parentérale, indiquant que le mécanisme comporte un composant systémique et topique.
La toxicité aiguë de l’ibuprofène chez les rongeurs a été étudiée sur plusieurs modèles.
Des doses graduées uniques d’ibuprofène ont été administrées par intubation orale ou par injection intrapéritonéale ou sous-cutanée à des groupes de 10 souris albinos mâles et de 10 rats albinos mâles. Des réactions marquées ont été observées et des décès ont été enregistrés sur une période de 14 jours. Les valeurs de la DL50 déterminées par cette méthode étaient de 800 mg/kg par voie orale et de 320 mg/kg par voie intrapéritonéale chez les souris, et de 1 600 mg/kg par voie orale et de 1300 mg/kg par voie sous-cutanée chez les rats. On a noté des signes aigus d’intoxication, notamment une prostration chez les souris, ainsi qu’une sédation, une prostration, la perte du réflexe de redressement et des difficultés respiratoires chez les rats. La mort est survenue dans les trois jours en raison d’ulcères gastriques perforés chez les souris et d’une ulcération intestinale chez les rats, quelle que soit la voie d’administration.
Des valeurs de la DL50 semblables observées chez d’autres souches de rats et de souris sont résumées dans le tableau 1 ci-dessous.
Tableau 1 – Toxicité aiguë chez les rongeurs (DL50)
| Espèces | Voie d’administration | Intervalle de DL50 (mg/kg) |
| Souris albinos (40,37) | Orale Intrapéritonéale | 800-1000 320 |
| Rats albinos (40) | Orale Intrapéritonéale | 1600 1300 |
| Rats Sprague-Dawley (61) | 1050 | |
| Rats Sprague-Dawley (61) | 1000 |
Dans une étude visant à comparer plusieurs anti-inflammatoires non stéroïdiens (AINS), y compris l’ibuprofène, des rats mâles ont été sacrifiés, et leur estomac a été retiré et examiné afin de relever la présence d’ulcères, et ce, trois ou 24 heures après l’administration orale de diverses doses uniques d’ibuprofène. Un score moyen a été calculé, au moyen d’une méthode de notation standard, pour chaque groupe exposé à une dose différente, et le potentiel ulcérogène correspondait à une dose ulcérogène minimale. La dose ulcérogène orale minimale d’ibuprofène chez les rats était de 6 à 13 mg/kg.
Un autre groupe a étudié la production des lésions gastro-intestinales chez les rats, en comparant les doses ulcérogènes d’ibuprofène et d’autres AINS après une administration orale ou intraveineuse. Toutes les expériences ont été menées sur des rats Long-Evans mâles et femelles. Les animaux étaient à jeun depuis huit heures lors de l’administration du médicament. Après le traitement, ils ont été nourris selon leur régime alimentaire normal, puis ils ont été sacrifiés après 17 heures. La muqueuse gastrique et intestinale a été examinée pour déceler la présence d’ulcères. La dose ulcérogène a été calculée chez 50 % des animaux traités (DU50). La DU50, après l’administration par voie orale et intraveineuse d’ibuprofène, a été établie à 70 mg/kg et à 210 mg/kg, respectivement. La DU50 intestinale était de 88 mg/kg après une administration par voie orale et de 172 mg/kg après une administration par voie intraveineuse. Selon un « indice de gravité », les lésions gastriques étaient plus graves lors de l’administration par voie orale que lors de l’administration par voie intraveineuse à toutes les doses testées.
Les études sur le potentiel ulcérogène de l’ibuprofène sont résumées dans le tableau 2 ci-dessous.
Tableau 2 – Études à dose unique sur l’ulcérogenèse chez les rongeurs
| Espèces | Voie | DU50* (mg/kg) | DUM** (mg/kg) |
| Rats Long-Evans (62) | Oral IV | 70 210 | 50 - |
| Rats Sprague-Dawley (63) | Oral | - | 6-13 |
* DU50 = dose ulcérogène chez 50 % des animaux traités
** DUM = dose ulcérogène minimale
La toxicité aiguë a aussi été étudiée chez les chiens.
Différentes doses orales uniques d’ibuprofène ont été administrées à des chiens. Un examen hématologique et des analyses biochimiques du sang et de l’urine ont ensuite été effectués, ainsi qu’un examen des selles afin de vérifier si elles contenaient du sang occulte. Un examen macroscopique des principaux organes a été effectué après que les animaux ont été sacrifiés. Aucun effet nocif n’a été observé après l’administration de doses de 20 mg/kg ou 50 mg/kg. Des doses orales supérieures ou égales à 125 mg/kg ont causé des vomissements, de la diarrhée, de l’albuminurie, des pertes de sang dans les selles et des érosions dans l’antre et le pylore gastriques.
Études de toxicité à doses multiples
Des études à doses multiples sur l’ulcérogenèse avec l’ibuprofène ont également été menées.
Des rats ont reçu des doses par voie orale pendant un nombre précis de jours consécutifs, puis ont été sacrifiés. L’effet ulcérogène de l’ibuprofène administré par voie orale a été classé et rapporté selon divers systèmes de notation, comme le pourcentage d’animaux chez qui les ulcères ont été causés par une dose précise, ou la DU50.
Dans l’une de ces études typiques, on a administré par voie orale des AINS comparatifs à des rats Long-Evans, une fois par jour pendant cinq jours. La muqueuse gastrique et de l’intestin grêle a ensuite été examinée pour déceler la présence d’ulcérations. La DU50, la DUM et le ratio de puissance des médicaments à l’étude ont été calculés. Les doses ulcérogènes minimales d’ibuprofène étaient de 25 mg/kg pour l’estomac et de 50 mg/kg pour l’intestin.
Des études à doses multiples semblables sur le potentiel ulcérogène de l’ibuprofène sont résumées dans le tableau 3 ci-dessous.
Tableau 3 - Études de toxicité à doses orales multiples
| Espèces | Dose quotidienne | Durée | Facteur ulcérogène |
| Rats albinos (64) | 400 mg/kg | 30 heures | Ulcères chez 100 % des rats |
| Rats albinos (37) | 4 jours | DU50 = 455 mg/kg/jour DU28 = 240 mg/kg/jour | |
| Rats Long-Evans (62) | 5 jours | DUM = 25-50 mg/kg/jour | |
| Rats Sprague-Dawley (65) | 5,8-225 mg/kg | 10 jours | Aucun |
| Rats albinos (40) | 7,5 mg/kg 180 mg/kg | 26 semaines 26 semaines | Aucun Ulcères chez 20 % des rats |
| Chiens (40) | 4 mg/kg 8 mg/kg 16 mg/kg | 30 jours 30 jours 30 jours | Aucun 100 % 100 % |
En général, aucun autre système d’organes n’a été sensiblement affecté par ces études sur l’administration prolongée. Dans une étude d’une durée de 30 jours, les concentrations sériques de transaminases étaient pratiquement deux fois plus élevées chez les rats Wistar recevant 157 mg/kg/jour d’ibuprofène que chez ceux faisant partie d’un groupe témoin non traité. Dans le cadre de cette même étude, les doses plus faibles d’ibuprofène n’ont eu aucun effet important sur l’activité de ces enzymes.
Des études de toxicité à long terme chez les chiens n’ont révélé aucun signe macroscopique ou clinique de toxicité à des doses de 4, 8 ou 16 mg/kg/jour pendant 30 jours. Cependant, l’autopsie a révélé la présence d’ulcères ou des érosions gastriques chez tous les chiens ayant reçu des doses de 8 ou de 16 mg/kg/jour. Aucune lésion n’a été observée chez les chiens ayant reçu une dose de 4 mg/kg/jour.
Dans le cadre d’une évaluation plus exhaustive de la toxicité à long terme de l’ibuprofène chez les chiens, on a examiné les effets de l’administration de doses orales de 0, 2, 4 et 26 mg/kg/jour sur une période de 26 semaines. Des analyses d’échantillons de sang, d’urine et de matières fécales ont été effectuées périodiquement. Un examen histologique des organes et des tissus sélectionnés a été effectué à la fin de l’étude. Au cours des 26 semaines, certains signes réversibles de troubles gastro-intestinaux, caractérisés par des vomissements fréquents, de la diarrhée, le passage occasionnel de sang frais et une perte de poids, sont survenus chez deux chiennes, mais pas chez des chiens recevant 16 mg/kg d’ibuprofène. Du sang occulte a été décelé de façon irrégulière dans les échantillons de matières fécales. Par contre, les résultats aux analyses d’urine et aux tests de la fonction hépatique, ainsi que les valeurs biochimiques sanguines et hématologiques, n’ont pas été modifiés de façon importante. Les résultats à l’examen macroscopique des organes étaient normaux, sauf en ce qui concerne les lésions ulcératives du tractus gastro-intestinal chez tous les chiens ayant reçu 16 mg/kg/jour. Aucun effet indésirable ni dommage gastro-intestinal n’ont été signalés chez les chiens ayant reçu 2 et 4 mg/kg/jour.
Cancérogénicité
Dans le cadre d’une étude visant à évaluer le potentiel cancérogène de l’ibuprofène, on a administré une dose minimale de 100 mg/kg/jour à des souris pendant 80 semaines et de 60 mg/kg/jour à des rats pendant deux ans. La proportion d’animaux présentant des tumeurs de tous les types n’était pas différente de celle du groupe témoin. Les études confirment que l’ibuprofène ne provoque pas de tumeurs du foie ou d’autres organes chez les rats et les souris. De plus, malgré un traitement prolongé, aucune autre lésion hépatique induite par des médicaments n’a été observée chez les deux espèces.
Études de tératogénicité et de reproduction
Des études de tératogénicité de l’ibuprofène ont été menées chez les lapins et les rats. Les résultats des expériences indiquent que l’ibuprofène n’est pas tératogène lorsqu’il est administré à des doses toxiques aux lapins, et qu’il n’a aucun effet embryotoxique ou tératogène chez les rates gravides lorsqu’il est administré à des doses ulcérogènes.
Les effets de l’ibuprofène sur les bandes circulaires du canal artériel du fœtus d’agneau indiquent que l’exposition peut causer la contraction du canal artériel. Un tel effet peut être anticipé en raison des propriétés connues d’inhibition des prostaglandines de l’ibuprofène.
RÉFÉRENCES
- 1.
Wolfe MM, Lichtenstein DR, Singh G. Gastrointestinal toxicity of nonsteroidal
antiinflammatory drugs. N Engl J Med 1999; 340: 1888-1899.
- 2. Garcia Rodriguez LA, Hernandez-Diaz S. The risk of upper gastrointestinal complications associated with non-steroidal anti-inflammatory drugs, glucocorticoids, acetaminophen, and combinations of these agents. Arthritis Res 2001; 3: 98-101.
- 3. Piper JM, Ray WA, Daugherty JR, Griffin MR. Corticosteroid use and peptic ulcer disease: role of nonsteroidal anti-inflammatory drugs. Ann Internal Med 1991; 114: 735-740.
- 4. Gabriel SE, Jaakkimainen L, Bombardier C. Risk for serious gastrointestinal complications related to use of nonsteroidal anti-inflammatory drugs. Ann Internal Med 1991; 115: 787-796.
- 5. Moller Hansen J, Hallas J, Lauritsen JM, Bytzer P. Non-steroidal anti-inflammatory drugs and ulcer complications: a risk factor analysis for clinical decision-making. Scand J Gastroenterol 1996; 31: 126-130.
- 6. Barry WS, Meinzinger MM, Howse CR. Ibuprofen overdose and exposure in utero: results from a postmarketing voluntary reporting system. Am J Med 1984; 77(1A):35-39.
- 7. Albert KS, Gernaat CM. Pharmacokinetics of ibuprofen. Amer J Med 1984; 77(1A): 40-46.
- 8. Kurth T, Glynn RJ, Walker AM, Chan KA, Buring JE, Hennekens CH, et al. Inhibition of clinical benefits of aspirin on first myocardial infarction by nonsteroidal antiinflammatory Drugs. Circulation. 2003; 108: 1191 – 1195.
- 9.
Court H, Volans GN. Poisoning after overdose with non-steroidal anti-inflammatory drugs.
Adverse Drug React Acute Poisoning Rev 1984; 3:1-21.
- 10. Adams SS, Cliffe EE, Lessel B, Nicholson JS. Some biological properties of 2-(4-isobutylphenyl)-propionic acid. J Pharm Sci 1967; 56:1686.
- 11.
Kaiser DG, Martin RS. Electron-capture GLC determination of ibuprofen in serum. J Pharm Sci
1978; 67:627-630.
- 14. Insel PA. Analgesic-antipyretic and anti-inflammatory agents and drugs employed in the treatment of gout. In Molinoff PB, Ruddon RW, editors. Goodman & Gilman’s The Pharmacological Basis of Therapeutics. New York: McGraw-Hill, 1996: 617-657.
- 15.
Hillis WS. Areas of emerging interest in analgesia: Cardiovascular complications. Am J Ther
2002; 9:259-269.
- 16.
FitzGerald GA, Patrono C. The Coxibs, selective inhibitors of cyclooxygenase-2. N Engl J Med
2001; 345: 433-442. Review
- 17. Konstam MA, Weir MR, Reicin A, Shapiro D, Sperling RS, Barr E, et al. Cardiovascular thrombotic events in controlled, clinical trials of refecoxib. Circulation 2001; 104:2280-2288.
- 18. Bombardier C, Laine L, Reicin A, Shapiro D, Burgo-Vargas R, Davis B, et al. Comparison of upper gastrointestinal toxicity of refecoxib and naproxen in patients with rheumatoid arthritis. N Engl J Med 2000; 343: 1520-1528.
- 19.
Brooks CD, Schlagel CA, Sekhar NC, Sobota JT. Tolerance and pharmacology of ibuprofen.
Curr Ther Res 1973; 15:180-190.
- 27.
Mills RF, Adams SS, Cliffe EE, Dickinson W, Nicholson JS. The metabolism of ibuprofen.
Xenobiotica 1973: 3:589-598.
- 28. Kober A, Sjoholm I. The binding sites of human serum albumin for some nonsteroidal antiinflammatory drugs. Mol Pharmacol 1980; 18:421-426.
- 29. Glass RC, Swannell AJ. Concentrations of ibuprofen in serum and synovial fluid from patients with arthritis. Br J Clin Pharmacol 1978; 6:453-454.
- 30. Albert KS, Gillespie WR, Wagner JG, Pau A, Lockwood GF. Effects of age on the clinical pharmacokinetics of ibuprofen. Am J Med 1984; 77(1A):47-50.
- 31. Juhl RP, Van Thiel DH, Dittert LW, Albert KS, Smith RB. Ibuprofen and sulindac kinetics in alcoholic liver disease. Clin Pharmacol Ther 1983; 34:104-109.
- 32. Cushman DW, Cheung HS. Effect of substrate concentration on inhibition of protaglandin synthetase of bull seminal vesicles by anti-inflammatory drugs and fenamic acid analogs. Biochim Biophys Acta 1976; 424:449-459.
- 33. Fitzpatrick FA, Wynalda MA. In Vivo suppression of prostaglandin biosynthesis by non-steroidal anti-inflammatory agents. Prostaglandins 1976; 12:1037-1051.
- 34.
Szczeklik A, Gryglewski RJ, Czerniawska-Mysik G, Zmuda A. Aspirin induced asthma:
hypersensitivity to fenoprofen and ibuprofen in relation to their inhibitory action on prostaglandin generation by different microsomal enzymic preparations. J Allergy Clin Immunol 1976; 58:10-18.
- 35. Aparicio L. Some aspects of the pharmacology of butibufen, a non-steroidal anti-inflammatory agent. Arch Int Pharmacodyn Ther 1977; 227:130-141.
- 36. Adams SS, McCullough KF, Nicholson JS. The pharmacological properties of ibuprofen, an anti-inflammatory, analgesic and antipyretic agent. Arch Int Pharmacdyn Ther 1969; 178:115-129.
- 37. Adams SS, Bough RG, Cliffe EE, Lessel B, Mills RFN. Absorption, distribution and toxicity of ibuprofen. Toxicol Appl Pharmacol 1969; 15:310-330.
- 41.
Miller AC, Buckler JW, Sheldrake FE. Clinical studies of ibuprofen. Curr Med Res Opin 1975;
3:589-593
- 42. de Blecourt JJ. A comparative study of ibuprofen (‘Brufen’) and indomethacin in uncomplicated arthroses. Curr Med Res Opin 1975; 3:477-480.
- 43. Chahade WH, Federico WA, Josef H, Cohen M. The evaluation of the analgesic activity and anti-inflammatory activity of ibuprofen in comparison with aspirin in patients suffering from osteoarthritis of the hips, knee and/or cervical, dorsal and/or lumbar spinal column in a double blind study. Revista Brasileria de Medicina 1976; 33:347-350.
- 44. Tyson VC, Glynne A. A comparative study of benoxaprofen and ibuprofen in osteoarthritis in general practice. J Rheumatol (Suppl 6)1980; 7:132-138.
- 45. Ruoff G, Williams S, Cooper W, Procaccini RL. Aspirin-acetaminophen vs ibuprofen in a controlled multicenter double-blind study with patients experiencing pain associated with osteoarthritis. Curr Ther Res 1982; 31:821-831.
- 54.
Muckle DS. Comparative study of ibuprofen and aspirin in soft-tissue injuries. Rheumatol
Rehab 1974; 13:141-147.
- 55.
Nasution AR. Study of the analgesic activities of ibuprofen compared with paracetamol.
Proceeding of the 13th International Congress of Rheumatology, Kyoto, Japan 1973.
- 56.
McEvoy GK, Editor. Ibuprofen. In: AHFS DI 1997. Bethesda: American Society of Health -
Systems Pharmacists, 1997. p. 1499 – 1503.
- 57.
Kaiser DG, Vangiessen GJ. GLC determination of ibuprofen [(+)-2-(p-isobutylphenyl)
propionic acid] in plasma. J Pharm Sci 1974; 63:219-221.
- 58. Fukawa K, Kanezuka T, Ohba S, Kawano O, Hibi M, Misaki N, et al. Studies on an anti-inflammatory agent. III. Pharmacological investigations of a new non-steroidal anti-inflammatory agent: 2-oxo-3-[4-(1-oxo-2-isoindolinyl)-phenyl]-butanamide (GP 650). Arzneimittelforschung 1982; 32:225-230.
- 59. Cioli V, Putzolu S, Rossi V, Corradino C. A toxicological and pharmacological study of ibuprofen guaiacol ester (AF 2259) in the rat. Toxicol Appl Pharmacol 1980; 54:332-339.
- 60.
Atkinson DC, Leach EC. Anti-inflammatory and related properties of 2-(2,4-diochlorphenoxy)
phenylacetic acid (fenclofenac). Agent Actions 1976; 6:657-666.
- 61. Parmar NS, Ghosh MN. Gastric anti-ulcer activity of (+)-cyanidanol-3, a histidine decarboxylase inhibitor. Eur J Pharmacol 1981; 69:25-32.
- 62. Paroli E, Nencini P, Anania MC. Correlations of DNA, RNA and protein levels in duodenal mucosa with antiinflammatory potency and disposition to gut damage of non-steroidal agents. Comparative behaviour of glucametacine, indomethacin, phenylbutazone and ibuprofen. Arzneimittelforschung 1978; 28:819-824.
- 63.
Dudkiewicz J. Ibuprofen-induced gastrointestinal changes. Acta Physiol Pol (Poland) 1981:
32:693-701.
- 64. Adams SS, Bough RG, Cliffe EE, Dickinson W, Lessel B, McCullough KF, et al. Some aspects of the pharmacology, metabolism and toxicology of ibuprofen. Rheumatol Phys Med 1970; 10 (Suppl 10):9-26.
- 65. Coceani F, White E, Bodach E, Olley PM. Age-dependent changes in the response of the lamb ductus arteriosus to oxygen and ibuprofen. Can J Physiol Pharmacol 1979; 57:825-831.
- 66.
Proceedings of Joint Meeting, Arthritis Drugs Advisory Committee and Nonprescription Drugs
Advisory Committee. Centre for Drug Evaluation and Research. Department of Health and Human Services, Rockville, Maryland. March 28, 1995.
- 67.
Monographie de produit: MOTRINMD (Comprimés d’ibuprofène) par McNeil Consumer
Healthcare. Date de révision: 14 juin 2005, Numéro de contrôle: 096753.