


Monographie de produit - Primaxin 500
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 4 POSOLOGIE ET ADMINISTRATION; 4.1 Considérations posologiques | 2021-12 |
| 4 POSOLOGIE ET ADMINISTRATION | 2020-06 |
| 7 MISES EN GARDE ET PRÉCAUTIONS | 2020-06 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLEAU DES MATIÈRES ....................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ..................................................................................................................... 5
1.2 Personnes âgées ...................................................................................................... 5
2 CONTRE-INDICATIONS ............................................................................................... 5
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 5
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques ................................................................................... 6
4.2 Dose recommandée et modification posologique .................................................. 8
4.3 Reconstitution .......................................................................................................... 8
4.4 Administration ......................................................................................................... 9
4.5 Dose oubliée ............................................................................................................ 9
5 SURDOSAGE .............................................................................................................. 9
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ......... 10
7 MISES EN GARDE ET PRÉCAUTIONS .......................................................................... 10
7.1 Populations particulières ....................................................................................... 12
7.1.1 Femmes enceintes ............................................................................................. 12
7.1.2 Allaitement ......................................................................................................... 12
7.1.3 Enfants ................................................................................................................ 12
7.1.4 Personnes âgées ................................................................................................. 13
8 EFFETS INDÉSIRABLES .............................................................................................. 13
8.1 Aperçu des effets indésirables ............................................................................... 13 8.2 Effets indésirables observées dans les essais cliniques ......................................... 13
8.2.1 Effets indésirables observées au cours des essais cliniques – enfants .............. 15
8.3 Effets indésirables peu courants observées au cours des essais cliniques ........... 15
8.3.1 Réactions indésirables peu courantes observées au cours des essais cliniques – enfants ........................................................................................................... 15
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ..................................................................................................... 16
8.5 Effets indésirables observées après la mise en marché ........................................ 16
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 16
9.2 Aperçu des interactions médicamenteuses........................................................... 16
9.3 Interactions médicament-comportement ............................................................. 16
9.4 Interactions médicament-médicament ................................................................. 17
9.5 Interactions médicament-aliment ......................................................................... 17
9.6 Interactions médicament-plante médicinale ........................................................ 17
9.7 Interactions médicament-tests de laboratoire ...................................................... 17
10 PHARMACOLOGIE CLINIQUE .................................................................................... 17
10.1 Mode d’action .................................................................................................... 17
10.2 Pharmacodynamie ............................................................................................. 18
10.3 Pharmacocinétique ............................................................................................ 18
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 29
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 30
PARTIE II : INFORMATION SCIENTIFIQUES ........................................................................... 31
13 INFORMATION PHARMACEUTIQUES ........................................................................ 31
14 ESSAIS CLINIQUES .................................................................................................... 31
14.1 Essai clinique par indication ............................................................................... 31
15 MICROBIOLOGIE ...................................................................................................... 31
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 36
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 49
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1
INDICATIONS
PRIMAXIN® est indiqué pour :
le traitement des infections graves causées par des souches sensibles de bactéries. Si cela s’avère nécessaire, on peut amorcer le traitement avant l’obtention des résultats des antibiogrammes, en se fondant sur les observations cliniques. Le traitement devra toutefois être réévalué une fois les résultats bactériologiques obtenus, et selon l’état clinique du patient.
L’imipénem est actif in vitro sur un grand nombre de bactéries aérobies et anaérobies à Gram positif et à Gram négatif, y compris la plupart des souches productrices de bêta-lactamases. PRIMAXIN® s’est avéré efficace chez les patients atteints des infections suivantes, monobactériennes ou polybactériennes, causées par les espèces et souches pathogènes des genres bactériens énumérés ci-dessous :
- Infections des voies respiratoires inférieures
- Infections urinaires
- Infections intra-abdominales
- Infections gynécologiques
- Septicémies
- Endocardites causées par Staphylococcus aureus
- Infections ostéo-articulaires
- Infections des structures cutanées
PRIMAXIN® n’est pas indiqué pour le traitement de la méningite.
Aérobies à Gram positif
Nocardia asteroides
Staphylococcus spp. (sauf plusieurs souches méthicillino-résistantes)
Streptococcus spp.
[Enterococcus faecium (autrefois appelé Streptococcus faecium) n’est pas sensible à PRIMAXIN®.]
Aérobies à Gram négatif
Acinetobacter spp.
Citrobacter spp.
Enterobacter spp.
Escherichia coli
Haemophilus influenzae
Haemophilus parainfluenzae
Klebsiella spp.
Morganella morganii
Proteus spp. (indole positif et indole négatif)
Providencia spp.
Pseudomonas aeruginosa
Serratia marcescens
Anaérobies à Gram positif
Clostridium spp. (sauf C. difficile)
Peptococcus spp.
Peptostreptococcus spp.
Anaérobies à Gram négatif
Bacteroides fragilis
Bacteroides spp. (espèces autres que B. fragilis)
Pour réduire l’apparition de bactéries pharmacorésistantes et pour maintenir l’efficacité de PRIMAXIN® et d’autres antibactériens, PRIMAXIN® doit être utilisé uniquement pour traiter les infections pour lesquelles il est démontré ou fortement présumé que des bactéries sensibles en sont la cause. Quand des cultures et des données sur la sensibilité sont disponibles, leurs résultats devraient orienter le choix ou l’ajustement de l’antibiothérapie. En l’absence de tels résultats, les données épidémiologiques et les profils de sensibilité locaux pourraient faciliter le choix empirique du traitement.
1.1 Enfants
Enfants (moins de 3 mois) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité chez les enfants de moins de 3 mois n’ont pas été démontrées (voir les sections 4.2 Dose recommandée et modification posologique, 7.1.3 Enfants et 8.2.1 Effets indésirables observées au cours des essais cliniques – enfants).
Enfants (3 mois à 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de PRIMAXIN® dans la population pédiatrique ont été démontrées (voir les sections 4.2 Dose recommandée et modification posologique, 7.1.3 Enfants et 8.2.1 Effets indésirables observées au cours des essais cliniques – enfants).
1.2 Personnes âgées
Personnes âgées (65 ans et plus) : Les données tirées des études cliniques et de l’expérience laissent entendre que l’utilisation du produit au sein de la population gériatrique entraîne des différences en matière d’innocuité ou d’efficacité (voir la section 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
PRIMAXIN® EST CONTRE-INDIQUÉ CHEZ LES PATIENTS QUI PRÉSENTENT UNE HYPERSENSIBILITÉ AU PRODUIT, À UN INGRÉDIENT DE LA FORMULATION, Y COMPRIS À UN INGRÉDIENT NON MÉDICINAL, OU À UN COMPOSANT DU CONTENANT. POUR OBTENIR LA LISTE COMPLÈTE DES INGRÉDIENTS, VEUILLEZ CONSULTER LA SECTION 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Sans objet.
4 POSOLOGIE ET ADMINISTRATION
Les recommandations posologiques de PRIMAXIN® (imipénem-cilastatine sodique) correspondent à la quantité d’imipénem qui doit être administrée en perfusion intraveineuse seulement. Une quantité équivalente de cilastatine est également présente dans la solution.
On doit déterminer la posologie de PRIMAXIN® en fonction de la gravité de l’infection, de la fonction rénale, de la sensibilité des micro-organismes en cause et de l’état général du patient.
Lors des études cliniques portant sur diverses infections, la durée médiane d’un traitement avec PRIMAXIN® a varié entre 6 et 10 jours, sauf dans les cas d’endocardites et d’infections ostéo-articulaires pour lesquelles la durée médiane a été de 4 semaines.
4.1 Considérations posologiques
Posologie chez les adultes
- La posologie de PRIMAXIN® chez les patients adultes doit être déterminée en fonction de la sensibilité soupçonnée ou confirmée d’un agent pathogène, comme indiqué au tableau 1 ci-dessous.
- Ces doses doivent être administrées chez les patients dont la clairance de la créatinine (ClCr) est supérieure ou égale à 90 mL/min. La dose doit être réduite chez les patients dont la clairance de la créatinine est inférieure à 90 mL/min, comme indiqué au tableau 2.
- La posologie quotidienne maximale recommandée est de 4 g.
Tableau 1 : Posologie de PRIMAXIN® chez les patients adultes dont la clairance de la créatinine est supérieure ou égale à 90 mL/min
| Sensibilité soupçonnée ou confirmée | Posologie de PRIMAXIN® | ||
| d’un agent pathogène | |||
Infection pour laquelle il est soupçonné ou établi qu’une espèce bactérienne ou qu’un isolat sensible (S) (CLSI) est en cause (voir la section 15 MICROBIOLOGIE) | 500 mg toutes les 6 heures OU 1 000 mg toutes les 8 heures | ||
Infection pour laquelle il est soupçonné ou établi qu’une espèce bactérienne ou qu’un isolat dont la sensibilité est intermédiaire (I) (CLSI) est en cause (voir la section 15 MICROBIOLOGIE) | 1 000 mg toutes les 6 heures | ||
CLSI = Clinical and Laboratory Standards Institute
Posologie chez les patients adultes atteints d’insuffisance rénale
Il faut réduire la dose de PRIMAXIN® chez les patients dont la clairance de la créatinine est inférieure à 90 mL/min, comme indiqué au tableau 2. Le taux de créatinine sérique devrait refléter l’équilibre dynamique de la fonction rénale. Pour calculer la clairance de la créatinine, il faut utiliser la méthode de Cockroft-Gault décrite ci-dessous :
Homme : (poids en kg) x (140 - âge en années)
(72) x créatinine sérique (mg/100 mL)
Femme : (0,85) x (valeur calculée pour l’homme) Tableau 2 : Posologie de PRIMAXIN® chez les patients adultes selon l’état de la fonction rénale (déterminé par la clairance de la créatinine estimée)
| Clairance de la créatinine (mL/min) | ||||||||||
| Supérieure ou égale à 90 | Inférieure | Inférieure | Inférieure à 30 et supérieure ou égale à 15 | |||||||
| à 90 et | à 60 et | |||||||||
| supérieure ou | supérieure ou | |||||||||
| égale à 60 | égale à 30 | |||||||||
Posologie de PRIMAXIN®*,† Infection pour laquelle il est soupçonné ou établi qu’une espèce bactérienne ou qu’un isolat sensible (S) (CLSI) est en cause (voir la section 15 MICROBIOLOGIE) | 500 mg toutes les 6 heures | 400 mg toutes les 6 heures | 300 mg toutes les 6 heures | 200 mg toutes les 6 heures | ||||||
| OU | ||||||||||
| 1 000 mg toutes les 8 heures | 500 mg toutes les 6 heures | 500 mg toutes les 8 heures | 500 mg toutes les 12 heures | |||||||
Posologie de PRIMAXIN®*,† Infection pour laquelle il est soupçonné ou établi qu’une espèce bactérienne ou qu’un isolat dont la sensibilité est intermédiaire (I) (CLSI) est en cause (voir la section 15 MICROBIOLOGIE) | 1 000 mg toutes les 6 heures | 750 mg toutes les 8 heures | 500 mg toutes les 6 heures | 500 mg toutes les 12 heures | ||||||
* Les doses inférieures ou égales à 500 mg doivent être administrées par perfusion intraveineuse sur une période de
20 à 30 minutes.
† Les doses supérieures à 500 mg doivent être administrées par perfusion intraveineuse sur une période de 40 à 60 minutes.
On peut diminuer le débit de perfusion chez les patients qui deviennent nauséeux durant l’administration.
Chez les patients dont la clairance de la créatinine est inférieure à 30 et supérieure ou égale à 15 mL/min, le risque de convulsions peut augmenter (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS). On ne doit pas administrer PRIMAXIN® aux patients dont la clairance de la créatinine est inférieure à 15 mL/min, à moins qu’ils ne soient soumis à une hémodialyse dans les 48 heures. Les données disponibles ne permettent pas de recommander l’utilisation de PRIMAXIN® chez les patients soumis à la dialyse péritonéale.
Posologie chez les patients hémodialysés
Chez les patients dont la clairance de la créatinine est inférieure à 15 mL/min et qui sont soumis à une hémodialyse, il faut suivre les recommandations posologiques s’appliquant aux patients dont la clairance de la créatinine est inférieure à 30 et supérieure ou égale à 15 mL/min indiquées au tableau 2 ci-dessus (voir Posologie chez les patients adultes atteints d’insuffisance rénale). L’imipénem et la cilastatine sont tous les deux éliminés du sang durant l’hémodialyse. PRIMAXIN® doit être administré après une séance d’hémodialyse, puis à intervalles réguliers à partir de la fin de cette séance d’hémodialyse. Les patients hémodialysés, et spécialement ceux ayant déjà présenté des troubles du SNC, doivent faire l’objet d’une surveillance particulière; on recommande d’administrer PRIMAXIN® aux patients hémodialysés seulement lorsque les bienfaits l’emportent sur les risques éventuels de convulsions (voir Posologie chez les patients adultes atteints d’insuffisance rénale). 4.2 Dose recommandée et modification posologique
Enfants (3 mois à 18 ans)
En raison du risque de convulsions, l’administration de PRIMAXIN® n’est pas recommandée chez les patients pédiatriques atteints d’une infection du SNC (voir les sections 7.1.3 Enfants et 8.2 Effets indésirables observées dans les essais cliniques).
L’administration de PRIMAXIN® n’est pas recommandée chez les patients pédiatriques pesant moins de 30 kg qui sont atteints d’insuffisance rénale, puisqu’aucune donnée n’est disponible pour ce groupe particulier (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS et 7.1.3 Enfants).
Selon les études menées chez les adultes, la dose quotidienne maximale recommandée chez les patients pédiatriques est de 4 g (voir Posologie chez les adultes).
La posologie recommandée chez les patients pédiatriques atteints d’une infection qui ne touche pas le SNC est indiquée dans le tableau 3 ci-dessous :
Tableau 3 : Posologie recommandée de PRIMAXIN® chez les patients pédiatriques présentant une infection ne touchant pas le SNC
| Âge | Dose (mg/kg)*,† | Fréquence (heures) | ||||||
| Âge égal ou supérieur à 3 mois | 15 à 25 mg/kg | Toutes les 6 heures | ||||||
* Les doses inférieures ou égales à 500 mg doivent être administrées par perfusion intraveineuse sur une période de
20 à 30 minutes.
† Les doses supérieures à 500 mg doivent être administrées par perfusion intraveineuse sur une période de 40 à 60 minutes. La posologie quotidienne maximale recommandée est de 4 g.
4.3 Reconstitution
Produits parentéraux :
Préparation de la solution de PRIMAXIN® pour perfusion intraveineuse
PRIMAXIN® est offert sous forme de poudre sèche dans un flacon à dose unique. Il doit être reconstitué et dilué de nouveau au moyen d’une technique aseptique avant d’être administré par perfusion intraveineuse, en suivant les directives indiquées ci-dessous.
- Pour préparer la solution pour perfusion, il faut reconstituer le contenu du flacon en y ajoutant environ 10 mL du diluant approprié (voir la section 11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT).
- Prélever 20 mL (deux fois 10 mL) de diluant du sac de perfusion approprié et reconstituer le contenu du flacon en y ajoutant 10 mL de diluant. La suspension reconstituée ne doit pas être administrée directement par perfusion intraveineuse.
- Après la reconstitution, bien agiter le flacon puis transférer la suspension obtenue dans le sac de perfusion renfermant le volume restant (80 mL).
- Verser les 10 autres millilitres de la solution pour perfusion dans le flacon, puis bien l’agiter pour s’assurer du transfert complet du contenu du flacon; répéter le transfert de la suspension obtenue dans le sac de solution pour perfusion avant de l’administrer. Agiter le mélange obtenu jusqu’à ce qu’il soit transparent.
- Chez les patients atteints d’insuffisance rénale, la dose de PRIMAXIN® à administrer est fonction de la clairance de la créatinine du patient (voir le tableau 2). Préparer 100 mL de solution pour perfusion selon les directives ci-dessus. Déterminer le volume (mL) de solution pour perfusion finale nécessaire pour l’administration de la dose appropriée de PRIMAXIN®, comme indiqué au tableau 4.
Avant l’administration, il faut examiner visuellement les produits administrés par voie parentérale, si la solution et le contenant le permettent, afin de déceler la présence de matière sous forme de particules et toute décoloration. Jeter la solution si une décoloration ou des particules visibles sont observées.
Tableau 4 : Préparation des doses de PRIMAXIN®
| Clairance de la créatinine (mL/min) | Dose de PRIMAXIN® (imipénem/cilastatine [mg]) | Volume (mL) de solution à retirer de la préparation et à éliminer | Volume (mL) de solution | ||
| pour perfusion finale | |||||
| nécessaire pour | |||||
| l’administration | |||||
| de la dose | |||||
| Supérieure ou égale à 90 | 500/500 | S.O. | 100 | ||
| Inférieure à 90 et supérieure ou égale à 60 | 400/400 | 20 | 80 | ||
| Inférieure à 60 et supérieure ou égale à 30 | 300/300 | 40 | 60 | ||
| Inférieure à 30 et supérieure ou égale à 15 | 200/200 | 60 | 40 | ||
4.4 Administration
MISE EN GARDE :
LE CONTENU DU FLACON NE DOIT PAS ÊTRE ADMINISTRÉ DIRECTEMENT. La dose reconstituée de 500 mg doit être administrée en perfusion intraveineuse sur une période de 20 à 30 minutes, et la dose de 1 000 mg, sur une période de 40 à 60 minutes. On recommande de diminuer le débit de perfusion chez les patients qui deviennent nauséeux durant l’administration (voir Posologie chez les adultes).
- La dose de 500 mg doit être administrée par perfusion intraveineuse sur une période de 20 à 30 minutes.
- La dose de 1 000 mg doit être administrée par perfusion intraveineuse sur une période de 40 à 60 minutes.
- On peut diminuer le débit de perfusion chez les patients qui deviennent nauséeux durant l’administration.
4.5 Dose oubliée
Le calendrier des injections sera établi par le médecin, qui surveillera la réponse au traitement et l’état du patient afin de déterminer le traitement dont il a besoin.
5 SURDOSAGE
En cas de surdosage, interrompre l’administration de PRIMAXIN®, traiter les symptômes et prendre les mesures de soutien nécessaires, le cas échéant. L’imipénem-cilastatine sodique est éliminé par hémodialyse. On n’a pas établi l’utilité de cette procédure en cas de surdosage.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 5 : Formes posologiques, concentrations, composition et emballage
7 MISES EN GARDE ET PRÉCAUTIONS
GÉNÉRALITÉS
DES RÉACTIONS (ANAPHYLACTIQUES) SÉVÈRES ET PARFOIS FATALES ONT ÉTÉ RAPPORTÉES AVEC LA PLUPART DES BÊTA-LACTAMINES. CES RÉACTIONS ONT PLUS TENDANCE À SURVENIR CHEZ LES PERSONNES PRÉSENTANT DES ANTÉCÉDENTS DE SENSIBILITÉ À PLUSIEURS ALLERGÈNES.
IL EXISTE CERTAINES DONNÉES CLINIQUES ET DE LABORATOIRE QUI TÉMOIGNENT D’ALLERGÉNICITÉ CROISÉE PARTIELLE ENTRE PRIMAXIN® ET LES AUTRES BÊTA-LACTAMINES. AVANT D’INSTAURER LE TRAITEMENT AVEC PRIMAXIN®, IL EST IMPORTANT DE BIEN SE RENSEIGNER SUR LES RÉACTIONS ANTÉRIEURES D’HYPERSENSIBILITÉ AUX BÊTA-LACTAMINES, AUX PÉNICILLINES, AUX CÉPHALOSPORINES ET À D’AUTRES ALLERGÈNES.
IL FAUT CESSER LE TRAITEMENT ET INSTAURER DES MESURES APPROPRIÉES DÈS L’APPARITION D’UNE RÉACTION ALLERGIQUE À PRIMAXIN®. DANS LE CAS DE RÉACTIONS ANAPHYLACTIQUES GRAVES, IL FAUT INSTAURER SANS TARDER UN TRAITEMENT AVEC DE L’ÉPINÉPHRINE ET AVOIR RECOURS À D’AUTRES MESURES D’URGENCE.
Des réactions défavorables du système nerveux central (SNC) telles que myoclonie, confusion mentale ou convulsions ont été rapportées avec PRIMAXIN®, principalement lorsque la posologie administrée a excédé la dose recommandée en fonction du poids et de la fonction rénale du patient. Ces réactions sont principalement survenues chez des patients présentant des troubles du SNC (par exemple, lésions cérébrales ou antécédents de convulsions) ou une fonction rénale altérée, ou les deux à la fois. Dans de rares cas toutefois, aucun trouble sous-jacent du SNC identifié ou avéré n’était présent.
Lorsque la posologie administrée a excédé la dose recommandée, les patients adultes dont la clairance de la créatinine était ≤ 20 mL/min/1,73 m2, qu’ils soient soumis à une hémodialyse ou non, présentaient un risque d’activité convulsive plus élevé que les patients sans dysfonctionnement rénal. Il est fortement conseillé d’observer la posologie recommandée, particulièrement chez les patients présentant des facteurs reconnus comme prédisposant aux convulsions (voir la section 4 POSOLOGIE ET ADMINISTRATION).
On ne doit pas administrer PRIMAXIN® aux patients dont la clairance de la créatinine est ≤ 5 mL/min/1,73 m2, à moins qu’ils ne soient soumis à une hémodialyse dans les 48 heures.
On recommande d’administrer PRIMAXIN® aux patients hémodialysés seulement lorsque les bienfaits l’emportent sur les risques éventuels de convulsions.
| Voie d’administration | Forme posologique / concentration / | Ingrédients non médicinaux | ||
| composition | ||||
| Intraveineuse | 500 mg d’imipénem et 500 mg de cilastatine (sous forme de cilastatine sodique) par flacon | Bicarbonate de sodium | ||
Il faut poursuivre le traitement anticonvulsivant chez les patients sujets aux convulsions. En cas de tremblement focal, de myoclonie ou de convulsions, il faut procéder à une évaluation neurologique du patient et amorcer un traitement anticonvulsivant, si ce n’est déjà fait. Si les symptômes persistent, on doit réduire la posologie de PRIMAXIN® ou interrompre le traitement (voir la section 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
Réactions indésirables cutanées sévères
Des réactions indésirables cutanées sévères telles que la pustulose exanthématique aiguë généralisée (PEAG), le syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques (DRESS), le syndrome de Stevens-Johnson (SSJ) et la nécrose épidermique toxique (NET), ont été rapportées après un traitement avec des bêta-lactamines. Si l’on soupçonne une réaction indésirable cutanée sévère, il faut cesser l’administration de PRIMAXIN® et instaurer un traitement adéquat ou prendre les mesures qui s’imposent.
Neurologique
Des convulsions et d’autres réactions défavorables liées au SNC, telles que confusion mentale et myoclonie, ont été rapportées pendant le traitement avec PRIMAXIN® (voir la section 8 EFFETS INDÉSIRABLES).
Des cas rapportés dans la littérature ont montré que l’administration conjointe de carbapénems, y compris l’imipénem, à des patients recevant de l’acide valproïque ou du divalproex sodique entraîne une réduction des taux sériques d’acide valproïque. Par conséquent, les taux d’acide valproïque pourraient chuter sous le niveau thérapeutique en raison de cette interaction. Dans certains cas, l’administration conjointe d’imipénem et d’acide valproïque a entraîné des crises d’épilepsie perthérapeutiques. Il est possible que l’augmentation de la dose d’acide valproïque ou de divalproex sodique soit insuffisante pour contrer cette interaction. L’administration conjointe d’imipénem et d’acide valproïque/divalproex sodique est habituellement déconseillée. Des antibactériens autres que des carbapénems devraient être envisagés pour traiter les infections chez les patients dont les convulsions sont bien maîtrisées au moyen de l’acide valproïque ou du divalproex sodique. Si l’administration de PRIMAXIN® est nécessaire, l’ajout d’un autre anticonvulsivant devrait être envisagé (voir la section 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
Gastro-intestinal
Maladies associées à Clostridioides difficile
Des maladies associées à Clostridioides difficile (MACD) ont été rapportées après l’administration de nombreux antibactériens, y compris PRIMAXIN®. La gravité des MACD peut varier de la diarrhée bénigne à la colite fatale. Il importe d’envisager ce diagnostic chez les patients qui présentent une diarrhée ou des symptômes de colite, une colite pseudomembraneuse, un mégacôlon toxique, ou encore une perforation du côlon, consécutifs à l’administration de tout antibactérien. Selon les rapports, les MACD pouvaient survenir plus de 2 mois suivant l’administration de l’antibactérien.
Un traitement au moyen d’antibactériens peut altérer la flore normale du côlon et peut contribuer à la prolifération de Clostridioides difficile. Clostridioides difficile libère les toxines A et B, à l’origine des MACD. En plus d’être associées à une importante morbidité et mortalité, ces maladies peuvent être réfractaires au traitement antimicrobien.
Il faut adopter les mesures thérapeutiques appropriées lorsqu’un diagnostic de MACD est soupçonné ou établi. En règle générale, l’arrêt du traitement antibactérien ne visant pas Clostridioides difficile est suffisant si la MACD est légère. Dans les cas modérés ou sévères, il faut envisager d’administrer des liquides et des électrolytes, des suppléments protéiniques et un traitement antibactérien efficace du point de vue clinique contre Clostridioides difficile. Si cela est indiqué sur le plan clinique, on peut procéder à une évaluation chirurgicale, car une intervention chirurgicale peut s’avérer nécessaire dans certains cas sévères (voir la section 8 EFFETS INDÉSIRABLES).
Sensibilité/résistance
Apparition de bactéries pharmacorésistantes
Prescrire PRIMAXIN® en l’absence d’une infection bactérienne démontrée ou fortement soupçonnée est peu susceptible de procurer des bienfaits aux patients, et une telle utilisation augmente le risque de voir apparaître des bactéries pharmacorésistantes. Il faut par conséquent procéder à des évaluations périodiques du patient et, en cas de surinfection, prendre les mesures qui s’imposent.
Rénal
Chez les patients dont la fonction rénale est altérée, la posologie est fonction de la gravité de l’infection, mais la dose maximale quotidienne varie selon le degré d’atteinte de la fonction rénale (voir la section 4 POSOLOGIE ET ADMINISTRATION).
7.1 Populations particulières
7.1.1 Femmes enceintes
L’utilisation de PRIMAXIN® durant la grossesse n’a pas été étudiée. On ne doit administrer PRIMAXIN® aux femmes enceintes que si les bienfaits escomptés justifient les risques éventuels pour la mère et le fœtus.
Des études sur la reproduction, pendant lesquelles des doses de PRIMAXIN® ont été administrées en injection intraveineuse rapide, ont permis de constater, chez des lapines et des macaques (crabiers) gravides, une intolérance évidente à PRIMAXIN® (vomissements, diminution de l’appétit, perte de poids, diarrhée et décès) à des doses équivalant à la dose moyenne chez l’humain, alors que cette intolérance n’a pas été constatée chez les animaux non gravides de ces deux espèces, ou d’autres espèces. Dans d’autres études, PRIMAXIN® a été bien toléré à des doses équivalentes ou supérieures (jusqu’à 11 fois la dose moyenne chez l’humain), chez des rates et des souris gravides (voir la section 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Allaitement
De l’imipénem a été décelé dans le lait maternel humain. Si l’on juge que l’administration de PRIMAXIN® est absolument nécessaire, la patiente ne devrait pas allaiter.
7.1.3 Enfants
Enfants (moins de 3 mois) : L’efficacité et l’innocuité de PRIMAXIN® chez les enfants de moins de 3 mois n’ont pas encore été établies; par conséquent, PRIMAXIN® ne devrait pas être administré aux enfants appartenant à ce groupe d’âge. Les données cliniques actuelles sont insuffisantes pour recommander l’administration de PRIMAXIN® chez les patients pédiatriques atteints d’un dysfonctionnement rénal (taux de créatinine sérique > 2 mg/dL) [voir la section 4.2 Dose recommandée et modification posologique].
7.1.4 Personnes âgées
Personnes âgées (65 ans et plus) : Aucun ajustement de la posologie n’est nécessaire uniquement en fonction de l’âge (voir la section 4 POSOLOGIE ET ADMINISTRATION, Personnes âgées). Comme PRIMAXIN® est excrété en grande partie par les reins, le risque de toxicité reliée à ce médicament peut être plus élevé chez les patients atteints d’un dysfonctionnement rénal. Étant donné que les personnes âgées sont plus susceptibles de présenter une altération de la fonction rénale, on doit user de prudence dans le choix de la posologie chez ces patients et il peut être utile de surveiller la fonction rénale.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Adultes
Au cours d’études cliniques portant sur 1 723 patients traités avec PRIMAXIN®, on a rapporté les réactions défavorables mentionnées ci-dessous. Cependant, étant donné que de nombreux patients étaient gravement malades et présentaient un certain nombre d’affections sous-jacentes et d’atteintes physiologiques, il est difficile de déterminer avec précision la relation de cause à effet entre les réactions défavorables et le traitement avec PRIMAXIN®.
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les effets indésirables généraux cliniques les plus souvent rapportés ont été les suivants : nausées, diarrhée, vomissements, éruption cutanée, fièvre, hypotension, convulsions, étourdissements, prurit, urticaire et somnolence.
Les effets secondaires suivants ont été signalés dans le cadre d’études cliniques et après la mise en marché.
Réactions locales
Les réactions défavorables locales rapportées comme peut-être, probablement ou certainement reliées à l’administration de PRIMAXIN® étaient les suivantes :
| Fréquence (%) | |||||
Phlébite/thrombophlébite Douleur au site d’injection Érythème au site d’injection | 3,1 0,7 0,4 | ||||
Veine indurée Veine perfusée infectée | 0,2 0,1 | ||||
Réactions générales Sur le plan clinique, les réactions défavorables rapportées comme peut-être, probablement ou certainement liées à l’administration de PRIMAXIN® étaient les suivantes :
| Fréquence (%) | |||||
| Appareil digestif | |||||
Nausées Diarrhée Vomissements Hyperplasie des papilles linguales Colite pseudomembraneuse (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS) Colite hémorragique Gastroentérite Douleur abdominale Glossite Pyrosis Douleur pharyngée Ptyalisme | 2,0 1,8 1,5 < 0,2 0,1 < 0,1 < 0,1 < 0,1 < 0,1 < 0,1 < 0,1 < 0,1 | ||||
| SNC | |||||
Fièvre Étourdissements Convulsions (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS) Somnolence Confusion Myoclonie Vertiges Céphalées Encéphalopathie Paresthésie | 0,5 0,3 0,4 0,2 < 0,2 0,1 0,1 0,1 < 0,1 < 0,1 | ||||
| Sens | |||||
Surdité transitoire chez les patients présentant une atteinte auditive Acouphène | < 0,1 < 0,1 | ||||
| Appareil respiratoire | |||||
Dyspnée Hyperventilation Douleur au niveau de la colonne dorsale | 0,1 < 0,1 < 0,1 | ||||
| Système cardiovasculaire | |||||
Hypotension Palpitations Tachycardie | 0,4 0,1 < 0,1 | ||||
| Fréquence (%) | |||||
| Reins | |||||
Oligurie/anurie Polyurie | < 0,1 < 0,1 | ||||
| Peau | |||||
Éruption Prurit Urticaire Modifications de la texture cutanée Candidose Érythème polymorphe Œdème du visage Bouffées vasomotrices Cyanose Hyperhidrose Prurit vulvaire | 0,9 0,3 0,2 0,1 0,1 < 0,1 < 0,1 < 0,1 < 0,1 < 0,1 < 0,1 | ||||
| Organisme entier | |||||
Polyarthralgie Asthénie/faiblesse | < 0,1 < 0,1 | ||||
8.2.1 Effets indésirables observées au cours des essais cliniques – enfants
Enfants (3 mois et plus) :
Dans des études menées auprès de 178 patients pédiatriques, les effets indésirables cliniques les plus fréquents (> 1 %), sans qu’on ait déterminé s’il y avait une relation de cause à effet avec le médicament, étaient les suivants :
Appareil digestif : diarrhée (3,9 %), gastroentérite (1,1 %), vomissements (1,1 %) Peau : éruption (2,2 %), irritation au site de ponction i.v. (1,1 %)
Appareil génito-urinaire : décoloration de l’urine (1,1 %)
Système cardiovasculaire : phlébite (2,2 %)
Dans ce groupe d’âge, on a observé des valeurs anormales des épreuves de laboratoire suivantes au cours du traitement : hémoglobinémie, hématocrite, nombre de neutrophiles, d’éosinophiles et de plaquettes, taux de protéines urinaires, taux de créatinine sérique, taux d’azote uréique sanguine (BUN), ASAT et ALAT*.
* Les valeurs étaient normales avant le traitement.
8.3 Effets indésirables peu courants observées au cours des essais cliniques
Sans objet.
8.3.1 Réactions indésirables peu courantes observées au cours des essais cliniques – enfants
Sans objet.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Les valeurs anormales des épreuves de laboratoire observées lors des études cliniques, sans qu’on ait déterminé s’il y avait une relation de cause à effet avec le médicament, étaient les suivantes :
Foie : augmentation des valeurs de l’ALAT (SGPT), de l’ASAT (SGOT), de la phosphatase alcaline, de la bilirubine et de la LDH.
Hématologie : éosinophilie, test de Coombs positif, leucopénie (diminution des globules blancs), neutropénie (diminution des neutrophiles), leucocytose, thrombocytose, thrombopénie (diminution des plaquettes), diminution des valeurs d’hémoglobine et d’hématocrite, monocytose, valeur anormale du temps de prothrombine, lymphocytose et basophilie.
Électrolytes : hyponatrémie, hyperkaliémie, hyperchlorémie.
Rein : augmentation des taux d’azote uréique sanguin (BUN) et de créatinine sérique. Urines : protéinurie, hématurie, leucocyturie, cylindrurie, bilirubinurie et urobilinogénurie.
8.5 Effets indésirables observées après la mise en marché
Les réactions défavorables suivantes ont été rapportées depuis la commercialisation du produit, sans que l’on ait pu toutefois établir si elles avaient une relation de cause à effet avec le médicament. Toutefois, leur survenue ne peut être ignorée même s’il s’agit de réactions rares. Dans le but d’attirer l’attention des professionnels de la santé sur ces effets, une liste de ces réactions a été dressée :
Insuffisance rénale aiguë. Le rôle joué
par PRIMAXIN® dans l’altération de la
fonction rénale est difficile à évaluer étant
donné que des facteurs prédisposant à une
urémie extrarénale ou à une insuffisance
rénale étaient généralement présents.
- Réactions anaphylactiques
- Œdème angioneurotique
- Agitation
- Agranulocytose
- Dépression de la moelle osseuse
- Malaises à la poitrine
- Fièvre médicamenteuse
- Dyskinésie
Dermatite exfoliative
- Hallucinations
- Perte auditive
- Anémie hémolytique
- Insuffisance hépatique
- Hépatite (y compris hépatite fulminante) • Ictère
- Pancytopénie
- Troubles psychiques
- Coloration des dents ou de la langue • Syndrome de Stevens-Johnson • Altération du goût
- Nécro-épidermolyse bulleuse aiguë • Tremblements
- Décoloration de l’urine
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Sans objet.
9.3 Interactions médicament-comportement
Sans objet.
9.4 Interactions médicament-médicament
Le tableau ci-dessous se fonde sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves (c.-à-d. mettant en cause des associations contre-indiquées).
Tableau 6 : Interactions médicament-médicament établies ou potentielles
| [Nom propre/nom usuel] | Source de preuve | Effet | Commentaire clinique | ||||||||
| Ganciclovir | É | Imipénem | On a rapporté des crises d’épilepsie généralisées chez les patients qui ont reçu à la fois du ganciclovir et PRIMAXIN®. Ces médicaments ne doivent donc pas être administrés conjointement à moins que les effets bénéfiques potentiels surpassent les risques éventuels. | ||||||||
| Acide valproïque ou divalproex sodique | É | Carbapénems, y compris l’imipénem | Réduction des taux sériques d’acide valproïque. Les taux d’acide valproïque pourraient chuter sous le niveau thérapeutique en raison de cette interaction. Dans certains cas, l’administration conjointe d’imipénem et d’acide valproïque a entraîné des crises d’épilepsie perthérapeutiques. On ignore quels sont les mécanismes sous-jacents à cette interaction. Voir la section 7 MISES EN GARDE ET PRÉCAUTIONS. | ||||||||
| Probénécide | EC | Imipénem | L’administration concomitante de PRIMAXIN® et de probénécide a donné lieu à une augmentation des concentrations sériques et de la demi-vie plasmatique de l’imipénem. Il n’est donc pas recommandé d’administrer du probénécide avec PRIMAXIN®. | ||||||||
Légende : É = étude de cas; EC = essai clinique
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’imipénem exerce une action bactéricide en inhibant la synthèse de la paroi cellulaire des bactéries aérobies et anaérobies à Gram positif et à Gram négatif.
PRIMAXIN® (imipénem-cilastatine sodique pour injection, USP) est formé de deux constituants :
- 1) l’imipénem, un dérivé de la thiénamycine, antibiotique de la famille des carbapénems et
- 2) la cilastatine sodique, un inhibiteur spécifique de la déshydropeptidase-I, enzyme rénale qui métabolise et inactive l’imipénem. La cilastatine bloque le catabolisme de l’imipénem dans le rein, de telle sorte que l’administration concomitante d’imipénem et de cilastatine permet d’obtenir des concentrations bactéricides d’imipénem dans l’urine.
L’inhibition de la synthèse de la paroi cellulaire résulte chez les bactéries à Gram négatif de la liaison de l’imipénem aux protéines fixatrices de la pénicilline (PFP). Dans le cas d’Escherichia coli et de certaines souches de Pseudomonas aeruginosa, l’imipénem a démontré une affinité supérieure pour les PFP-2, PFP-1a et PFP-1b, et une moins grande affinité pour les PFP-3. Cette liaison préférentielle de l’imipénem pour les PFP-2 et PFP-1b provoque la transformation directe de la cellule bactérienne en sphéroplaste, sans formation de filaments, ce qui entraîne rapidement la lyse et la mort de la cellule bactérienne. Si l’on soustrait les bactéries à Gram négatif à l’action de l’imipénem avant leur destruction complète, on observe chez les cellules viables qui restent une période de latence, quantifiable, avant le début d’une nouvelle croissance : c’est l’« effet post-antibiotique ».
10.2 Pharmacodynamie
Voir les sections 9.4 Interactions médicament-médicament, 10.1 Mode d’action, 10.3 Pharmacocinétique et 15 MICROBIOLOGIE.
10.3 Pharmacocinétique
Absorption
On a administré des doses uniques de 250:250 mg de PRIMAXIN® en perfusion intraveineuse durant 20 minutes à 4 hommes (âge moyen : 31,5 ± 0,6 ans), de 500:500 mg à 20 hommes (âge moyen : 26,8 ± 4,1 ans) et de 1 000:1 000 mg à 8 hommes (âge moyen : 24,8 ± 3,7 ans). Les pics plasmatiques d’imipénem et de cilastatine ont été mesurés à la fin des 20 minutes de perfusion. On retrouve les résultats au tableau 7. Les taux plasmatiques de l’activité antibactérienne de l’imipénem sont proportionnels à la dose; ils sont inférieurs à 1 mcg/mL après 4 à 6 heures.
Tableau 7 : Valeurs extrêmes des pics plasmatiques d’imipénem et de cilastatine après une perfusion i.v. de PRIMAXIN® durant 20 minutes
| 250:250 mg | 500:500 mg | 1 000:1 000 mg | |||||||||
| Imipénem (mcg/mL) | 12-20 | 21-58 | 41-83 | ||||||||
| Cilastatine (mcg/mL) | 21-26 | 21-55 | 56-88 | ||||||||
Des doses de 1 000:1 000 mg de PRIMAXIN® ont été administrées par voie intraveineuse durant 30 minutes, toutes les 6 heures, pendant 10 jours, à un groupe de 6 hommes volontaires (âge moyen : 28,2 ± 5,0 ans).
Les concentrations plasmatiques et urinaires moyennes d’imipénem sont présentées à la figure 1 et au tableau 8, respectivement.
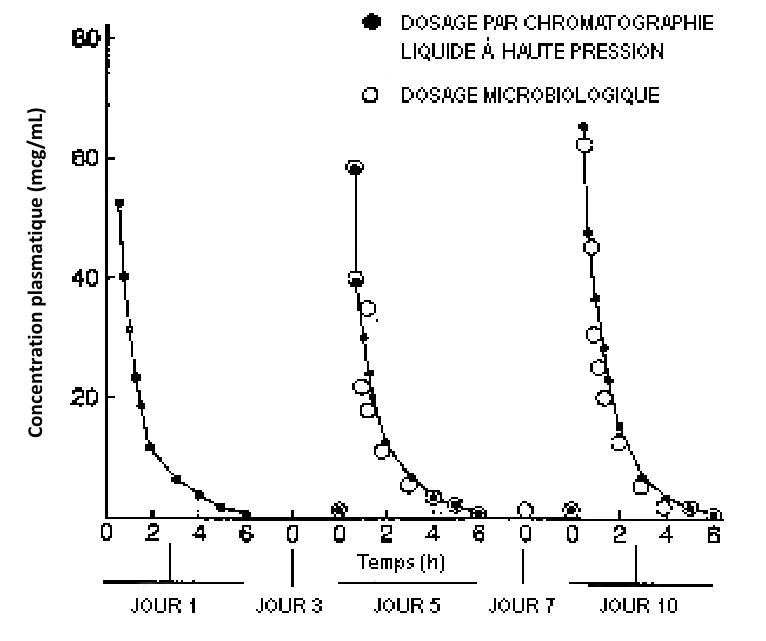
Figure 1 : Profils des concentrations plasmatiques moyennes de l’imipénem lors de l’administration en perfusion i.v. de 1 000:1 000 mg de PRIMAXIN® durant 30 minutes, toutes les 6 heures (n = 6)
Tableau 8 : Concentrations urinaires moyennes d’imipénem (mcg/mL ± É.T.) lors de l’administration en perfusion i.v. de 1 000:1 000 mg de PRIMAXIN® durant 30 minutes, toutes les 6 heures
| 0-2 h | 2-4 h | 4-6 h | |||||||||
| Jour 1 | 886,6 (± 511,3) | 562,8 (± 269,3) | 175,8 (± 167,9) | ||||||||
| Jour 5 | 1 026,1 (± 503,9) | 1 185,8 (± 932,4) | 156,1 (± 93,77) | ||||||||
| Jour 10 | 1 389,5 (± 616,4) | 891,5 (± 430,6) | 159,9 (± 49,1) | ||||||||
Le tableau 9 présente un résumé des paramètres pharmacocinétiques de l’imipénem et de la cilastatine après l’administration d’une dose de 1 000:1 000 mg de PRIMAXIN®.
Tableau 9 : Paramètres pharmacocinétiques de l’imipénem et de la cilastatine lors de l’administration en perfusion i.v. de 1 000:1 000 mg de PRIMAXIN® durant 30 minutes (n = 6)
| Temps (jours) | Volume de distribution (L) | Aire sous la courbe | Demi-vie plasmatique (min)* | Quantité récupérée dans l’urine en 6 h (mg) | Clairance rénale cumulative (mL/min) | Clairance plasmatique (mL/min) | ||
| des concentrations | ||||||||
| plasmatiques en | ||||||||
| fonction du temps, | ||||||||
| entre 0 et 6 h | ||||||||
| (mcg•h/mL) | ||||||||
| IMIPÉNEM | ||||||||
| Jour 1 | 13,6 (± 3,7) | 73,3 (± 10,4) | 59,6 | 540,2 (± 54,1) | 126,5 (± 29,9) | 227,7 (± 30,9) | ||
| Jour 5 | 11,4 (± 3,8) | 74,5 (± 10,9) | 61,3 | 651,8 (± 148,1) | 139,9 (± 27,4) | 227,8 (± 36,1) | ||
| Jour 10 | 10,9 (± 1,6) | 79,7 (± 7,1) | 59,4 | 626,5 (± 77,2) | 131,3 (± 21,0) | 210,4 (± 18,3) | ||
| CILASTATINE | ||||||||
| Jour 1 | 10,3 (± 3,9) | 82,1 (± 19,3) | 57,5 | 698,6 (± 33,9) | 142,7 (± 33,6) | 208,9 (± 43,0) | ||
| Jour 5 | 9,5 (± 1,4) | 73,0 (± 16,1) | 50,7 | ND | ND | 236,5 (± 44,9) | ||
| Jour 10 | 9,7 (± 2,1) | 77,4 (± 15,1) | 50,8 | ND | ND | 221,6 (± 38,6) | ||
* Moyennes harmoniques
Métabolisme : Administré seul, l’imipénem est métabolisé au niveau du rein par la déshydropeptidase-I, ce qui entraîne des concentrations relativement basses dans l’urine.
La cilastatine sodique est un inhibiteur spécifique de cette enzyme, qui prévient le métabolisme rénal de l’imipénem.
Élimination :
Lors de l’administration concomitante d’imipénem et de cilastatine sodique, environ 70 % de la dose administrée se retrouvent sous forme inchangée dans l’urine, en deçà de 10 heures. Après cette période, on ne décèle plus d’excrétion urinaire. On peut maintenir des concentrations urinaires d’imipénem dépassant 10 mcg/mL pendant 8 heures en administrant une dose de 500 mg de PRIMAXIN®.
Le reste de la dose d’imipénem administrée se retrouve dans l’urine sous forme de métabolites dépourvus d’activité antibactérienne. L’élimination de l’imipénem dans les fécès est presque nulle.
Environ 10 % de la dose administrée de cilastatine sodique se retrouvent sous forme de métabolite N-acétyl, lequel possède un pouvoir inhibiteur sur la déshydropeptidase comparable à celui de la molécule mère. L’activité de la déshydropeptidase-I au niveau du rein revient à la normale environ 8 à 12 heures après l’élimination de la cilastatine de la circulation sanguine.
On n’observe aucune accumulation d’imipénem et de cilastatine dans le plasma lorsque PRIMAXIN® est administré aux doses thérapeutiques à des patients dont la fonction rénale est normale. Distribution :
Liaison aux protéines sériques : Chez l’homme, des concentrations sériques d’imipénem de 25 mg/L entraînent un taux de liaison aux protéines sériques de 20 %. La liaison aux protéines sériques de la cilastatine sodique est d’environ 35 %.
Concentrations tissulaires : Le tableau 10 présente les concentrations d’imipénem retrouvées à la fois dans le sérum et divers tissus et liquides organiques.
Tableau 10 : Concentrations d’imipénem dans les tissus humains après l’administration en perfusion i.v.
| Concentration | |||||||||||||||
| Tissu/liquide | Dose d’imipénem (mg) | Temps de | Nombre d’échantillons | Tissu/liquide (mg/L ou mg/kg) | Sérum (mg/L) | ||||||||||
| prélèvement | |||||||||||||||
| (min après | |||||||||||||||
| la perfusion) | |||||||||||||||
CONC. MAXIMALE MOYENNE (VALEURS EXTRÊMES) Bile(1) 500 20 180 9 12,5 (5,25-20,3) > 1 (0,46-2,73) — — 1 000 20 180 8 25,0 (10,7-51,28) (1,45-4,12) — — | |||||||||||||||
MOYENNE ± ÉCART TYPE MOYENNE ± ÉCART TYPE (n = 4) Céphalo- rachidien(2) 1 000 60 90 120 4 2,0 (± 1,3) 1,5 (± 0,1) 2,7 (± 2,3) 22,3 (± 14,6) 8,0 (± 1,6) 13,9 (± 14,4) | |||||||||||||||
MOYENNE (VALEURS EXTRÊMES) CONC. MAXIMALE MOYENNE ± ÉCART TYPE** Salive(3) 1 000 15-60 10 0,38 (0,3-0,6) 34,9 (± 4,0) Expectorations(3) 1 000 15-120 7 4,4 (2,1-10,4) (n = 32) Os(3) 1 000 30-120 10 2,6 (0,4-5,4) Drainage d’une plaie(3) 1 000 15-120 9 7,2 (1,7-22,6) Liquide gastrique(3) 1 000 15-90 6 0,9 (0,4-1,7) | |||||||||||||||
MOYENNE ±
ERREUR TYPE
MOYENNE ± ERREUR TYPE Valvules
cardiaques(4) 1 000 0-60 3 3,3 (± 0,7) 47,2 (± 4,7)
Graisses(4) 1 000 0-60 10 0,8 (± 0,3) (n = 16) Muscles(4) 1 000 0-60 10 2,5 (± 0,7)
Myomètre(4) 500 60-120 5 2,5 (± 0,3) 14,6 (± 1,6)
| Concentration | ||||||||||||||
| Tissu/liquide | Dose d’imipénem (mg) | Temps de | Nombre d’échantillons | Tissu/liquide (mg/L ou mg/kg) | Sérum (mg/L) | |||||||||
| prélèvement | ||||||||||||||
| (min après | ||||||||||||||
| la perfusion) | ||||||||||||||
Endomètre(4) 500 60-120 5 1,6 (± 0,3) (n = 5) Trompes de Fallope(4) 500 60-120 2 1,4 (± 0,1) | ||||||||||||||
** 15 minutes après la perfusion
(1) Mayer, M., Tophoff, C. et Opperkuch, W., « Bile levels of imipenem following different dose regimens », Int J Clin Pharm
Res, V(5), 1985, p. 325-329.
(2) Modal, J., Vittecoq, D., Decazes, J.M. et Meulemans, A., « Penetration of imipenem and cilastatin into cerebrospinal fluid of patients with bacterial meningitis », J Antimicrob Chemother, 16, 1985, p. 751-755.
(3) MacGregor, R.R., Gibson, G.A. et Bland, J.A., « Imipenem pharmacokinetics and body fluid concentrations in patients receiving high-dose treatment of serious infections », Antimicrob Agents Chemother, 29(2), 1986, p. 188-192. (4) Kümmel, A., Schlosser, V., Petersen, E. et Daschner, F.D., « Pharmacokinetics of imipenem-cilastatin in serum and tissue »,
Eur J Clin Microbiol, 4(6), 1985, p. 609-610.
Populations et états pathologiques particuliers
Enfants : Le tableau 11 présente les résultats pharmacocinétiques de deux études au cours desquelles une dose unique d’imipénem-cilastatine sodique a été administrée à des enfants.
Tableau 11 : Valeurs moyennes des paramètres pharmacocinétiques de l’imipénem et de la cilastatine après l’administration i.v., pendant 10 à 20 minutes, d’une dose unique de PRIMAXIN® (10:10 ou 25:25 mg/kg) à des enfants
| ÂGES | NOMBRE DE PATIENTS | AIRE SOUS | CLAIRANCE | VOLUME DE | T½ + (min) | ÉLIMINATION |
| EXTRÊMES | LA COURBE* | PLASMATIQUE | DISTRIBUTION | URINAIRE | ||
| (ans) | (mcg•h/mL/mg) | (mL/min/kg) | (L/kg) | (% DE LA DOSE) | ||
| 2-12 | 20† | 0,20/0,29 (n = 9)/(n = 3) | 5,33/4,20 (n = 9)/(n = 3) | 0,25/0,17 (n = 9)/(n = 3) | 55,8/36,5 (n = 20)/(n = 10) | 61,0/79,0 (n = 7)/(n = 5) |
| 2-9 | 9 | 0,18/0,20 | 5,40/4,90 | 0,22/0,15 | 53,7/37,9 | 41,0/66,0 |
* L’aire sous la courbe est exprimée en mg de médicament administré.
+ Moyennes harmoniques
† Les chiffres entre parenthèses indiquent le nombre de patients à partir duquel les paramètres pharmacocinétiques ont été évalués.
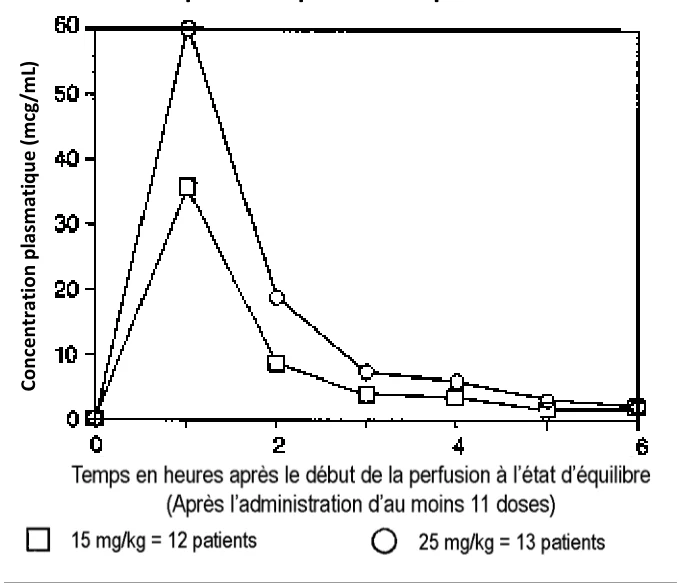
Le tableau 12 présente les résultats pharmacocinétiques obtenus lors de deux études au cours desquelles on a administré à des enfants des doses multiples de PRIMAXIN®. Des doses de PRIMAXIN® de 25:25 mg/kg ont été administrées toutes les 6 heures aux enfants de 3 mois à moins de 3 ans, et des doses de 15:15 mg/kg ont été administrées toutes les 6 heures aux enfants de 3 à 12 ans. Tableau 12 : Valeurs moyennes des paramètres pharmacocinétiques de l’imipénem et de la cilastatine après l’administration de doses multiples à des enfants
| T ½ + (min) | ÉLIMINATION | ||||||
| NOMBRE | ÂGES | AIRE TOTALE SOUS | CLAIRANCE | VOLUME DE | CLAIRANCE | URINAIRE | |
| ENTRE LES | |||||||
| TOTAL DE | EXTRÊMES | LA COURBEXX | PLASMATIQUE | DISTRIBUTION | RÉNALE | ||
| INTERVALLES | |||||||
| PATIENTS | (ans) | (mcg•h/mL/mg)** | (mL/min/kg)** | (L/kg)** | (mL/min) | ||
| POSOLOGIQUES | |||||||
| (% DE LA DOSE) | |||||||
| 106† | 1 ≤ 3 | 0,18/x (n = 1)/— | 6,9/x (n = 1)/— | 0,23/x (n = 1)/— | 59/x (n = 1)/— | 67,9/x (n = 1)/— | 63,5/78,6 (n = 1)/(n = 1) |
| 3 ≤ 6 | 0,08/x (n = 1)/— | 12,7/x (n = 1)/— | 0,55/x (n = 1)/— | 85/x (n = 1)/— | 60,0/x (n = 2)/— | 39,4/61,7 (n = 1)/(n = 1) | |
| 6 ≤ 9 | 0,10/x (n = 1)/— | 6,4/x (n = 1)/— | 0,33/x (n = 1)/— | 100/x (n = 1)/— | 54,7/x (n = 1)/— | 57,0/71,3 (n = 1)/(n = 1) | |
| 9 ≤ 12 | 0,07/x (n = 3)/— | 6,0/x (n = 3)/— | 0,24/x (n = 3)/— | 118 à 161/x (n = 3)/— | 52,3/x (n = 3)/— | 53,0/65,6 (n = 4)/(n = 4) | |
| 178† | ≤ 1 | 0,42/0,34 (n = 10)/ (n = 3) | 5,1/5,3 (n = 10)/ (n = 3) | 0,30/0,19 (n = 10)/ (n = 3) | 20 à 47/ 37 à 64 (n = 6)/ (n = 3) | 58,0/59,0 (n = 10)/ (n = 3) | ≥ 44/≥ 67xxx (n = 6)/(n = 5) |
| 1 ≤ 3 | 0,40/0,41 (n = 10)/ (n = 3) | 3,8/4,0 (n = 6)/ (n = 3) | 0,14/0,11 (n = 6)/ (n = 3) | 32 à 51/ 54 à 57 (n = 5)/ (n = 2) | 52,0/41,0 (n = 6)/ (n = 3) | ≥ 77/≥ 73xxx (n = 5)/(n = 4) | |
| 3 ≤ 6 | 0,19/0,24 (n = 7)/ (n = 2) | 5,2/5,4 (n = 7)/ (n = 2) | 0,22/0,13 (n = 7)/ (n = 1) | 48 à 99/44 (n = 6)/ (n = 1) | 48,0/23,0 (n = 7)/ (n = 2) | ≥ 73/≥ 51xxx (n = 6)/(n = 5) | |
| 6 ≤ 9 | 0,14/x (n = 7)/— | 4,7/x (n = 7)/— | 0,21/x (n = 7)/— | 53 à 116/x (n = 4)/— | 55,0/x (n = 7)/— | ≥ 63/≥ 89xxx (n = 4)/(n = 2) | |
| 9 ≥ 12 | 0,17/0,22 (n = 4)/ (n = 2) | 4,4/4,4 (n = 4)/ (n = 2) | 0,22/0,13 (n = 4)/ (n = 2) | 28 à 124/ 37 à 87 (n = 2)/ (n = 2) | 73,0/39,0 (n = 4)/ (n = 2) | ≥ 75/≥ 64xxx (n = 2)/(n = 2) |
** Moyennes géométriques
+ Moyennes harmoniques
† Les chiffres entre parenthèses indiquent le nombre de patients à partir duquel les paramètres pharmacocinétiques ont été évalués.
x Données insuffisantes
xx L’aire sous la courbe pour chaque intervalle posologique (0-6 h) est exprimée en mg de médicament administré. xxx Moyennes non fournies
Les profils de concentrations plasmatiques caractéristiques de l’imipénem et de la cilastatine, après l’administration de doses de 15:15 et de 25:25 mg/kg, sont représentés à la figure 2. Dans ces études, les concentrations plasmatiques de cilastatine n’étaient plus décelables trois heures après l’administration. L’équilibre dynamique pour l’imipénem et la cilastatine a été atteint avant la fin de la quatrième dose du Jour 1.
À cause des brèves demi-vies de l’imipénem et de la cilastatine, on n’a observé aucune accumulation de ces substances lors de l’administration de PRIMAXIN® toutes les 6 heures. Les études menées auprès d’enfants ayant reçu une dose unique de PRIMAXIN® ont démontré que la distribution de l’imipénem et de la cilastatine présentait beaucoup de similitudes avec celle observée chez les adultes, mis à part un taux d’élimination plus rapide pour la cilastatine.
Concentration plasmatique de l’imipénem
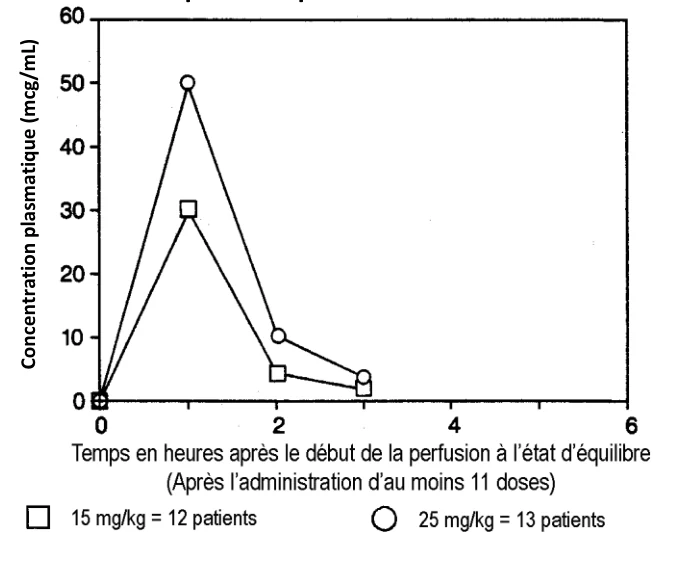
Concentration plasmatique de la cilastatine
Figure 2 : Concentrations plasmatiques moyennes caractéristiques à l’état d’équilibre de l’imipénem et de la cilastatine chez des enfants ayant reçu de l’imipénem-cilastatine sodique toutes les 6 heures
Personnes âgées : On a administré 500:500 mg de PRIMAXIN® en perfusion intraveineuse dans 100 mL de soluté physiologique durant 20 minutes à 4 femmes et 2 hommes, volontaires et en bonne santé, âgés de 65 à 75 ans (âge moyen de 68,8 ans) et qui présentaient une fonction rénale normale compte tenu de leur âge, c’est-à-dire une clairance de la créatinine égale à 84,3 (± 13,0) mL/min/1,73 m2
(1,41 [± 0,2] mL/s/1,73 m2).
Le tableau 13 présente les paramètres pharmacocinétiques de l’imipénem et de la cilastatine.
Tableau 13 : Paramètres pharmacocinétiques de l’imipénem et de la cilastatine chez les personnes âgées (dose unique de 500:500 mg administrée en perfusion i.v. durant 20 minutes)
IMIPÉNEM CILASTATINE
PARAMÈTRE
| MOYENNE | VALEURS | ( | MOYENNE ± ÉCART TYPE) | VALEURS EXTRÊMES | |||||
| (± ÉCART TYPE) | EXTRÊMES |
Élimination urinaire totale (% de la dose)
| 58 ± 7 | 49-66 | 69 ± 11 | 49-80 | ||||||
Clairance rénale (mL/min)
| 79 ± 11 | 67-95 | 98 ± 26 | 64-133 | ||||||
Clairance plasmatique (mL/min)
| 132 ± 10 | 122-147 | 142 ± 22 | 117-171 | ||||||
Aire totale sous la courbe (mcg•h/mL)
| 64 ± 5 | 57-68 | 60 ± 9,1 | 49-71 | ||||||
Demi-vie plasmatique (min)
| 90+ | 84-102 | 66+ | 54-96 | ||||||
+ Moyennes harmoniques
Il n’y a pas lieu d’ajuster la posologie chez les personnes âgées dont la fonction rénale est normale, compte tenu de leur âge.
Insuffisance rénale
On a administré 250:250 mg de PRIMAXIN® en une seule perfusion intraveineuse durant 5 minutes, à 6 hommes volontaires en bonne santé et à 25 patients atteints à divers degrés d’insuffisance rénale.
Le tableau 14 présente les paramètres pharmacocinétiques de l’imipénem et de la cilastatine, alors que les profils de concentrations plasmatiques sont présentés aux figures 3 et 4, respectivement.
Tableau 14 : Paramètres pharmacocinétiques de l’imipénem et de la cilastatine chez les patients atteints d’insuffisance rénale (dose unique de 250:250 mg administrée en perfusion i.v. durant 5 minutes)
| GROUPE | ÂGE MOYEN (ans) | CLAIRANCE DE | CLAIRANCE PLASMATIQUE (mL/min) | |||||
| NOMBRE | % DE LA DOSE | CLAIRANCE | AIRE SOUS | |||||
| T½xx | ||||||||
| LA CRÉATININE | ||||||||
| DE | ÉLIMINÉE | RÉNALE | LA COURBEX | |||||
| mL/min/1,73 m2 | (min) | |||||||
| PATIENTS | DANS L’URINE | (mL/min) | mcg•h/mL | |||||
| (mL/s/1,73 m2) | ||||||||
| IMIPÉNEM | ||||||||
| I | 6 | 22,8 | > 100 (> 1,7) | 46,2 | 101,9 | 219,5 | 19,8 | 56 |
| II | 6 | 41,8 | 31-99 (0,52-1,65) | 51,0y | 77,7y | 157,2 | 30,3 | 92 |
| III | 9 | 50,8 | 10-30 (0,17-0,50) | 26,1zz | 24,2zz | 86,2 | 51,6 | 139 |
| IV | 2 | 32 et 67 | < 10 (< 0,17) | 11,3 | 8,5 | 69,3 | 60,6 | 160 |
| Va | 4 | 42,3 | Hémodialyse† | 184,0 | 23,1 | 74 | ||
| Vb | 4 | 61,5 | Hémodialyse†† | 3,4 | 1,8 | 59,1 | 73,1 | 181 |
| CILASTATINE | ||||||||
| I | 6 | 22,8 | > 100 (> 1,7) | 59,4 | 100,7 | 168,5 | 25,4 | 54 |
| GROUPE | ÂGE MOYEN (ans) | CLAIRANCE DE | T ½ xx (min) | |||||
| NOMBRE | % DE LA DOSE | CLAIRANCE | CLAIRANCE | AIRE SOUS | ||||
| LA CRÉATININE | ||||||||
| DE | ÉLIMINÉE | RÉNALE | PLASMATIQUE | LA COURBEX | ||||
| mL/min/1,73 m2 | ||||||||
| PATIENTS | DANS L’URINE | (mL/min) | (mL/min) | mcg•h/mL | ||||
| (mL/s/1,73 m2) | ||||||||
| II | 6 | 41,8 | 31-99 (0,52-1,65) | 71,2y | 71,3y | 99,9 | 45,7 | 84 |
| III | 9 | 50,8 | 10-30 (0,17-0,50) | 61,9z | 23,9zz | 38,4 | 135,3 | 198 |
| IV | 2 | 32 et 67 | < 10 (< 0,17) | 39,4 | 6,5 | 16,2 | 261,4 | 462 |
| Va | 4 | 42,3 | Hémodialyse† | 74,9 | 56,7 | 132 | ||
| Vb | 4 | 61,5 | Hémodialyse†† | 17,9 | 2,0 | 11,4 | 416,8 | 696 |
† Dose administrée durant l’hémodialyse
†† Mesures prises entre les séances de dialyse
x Aire sous la courbe normalisée à une dose de 250 mg
xx Moyennes harmoniques
y n = 5
z n = 6
zz n = 8
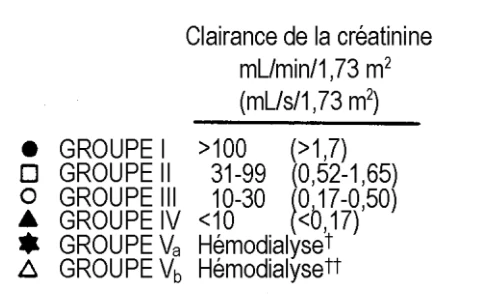
Figure 3 : Concentrations plasmatiques moyennes de l’imipénem après l’administration d’une dose unique de PRIMAXIN® (250:250 mg, i.v., durant 5 minutes) à des sujets atteints à divers degrés d’insuffisance rénale
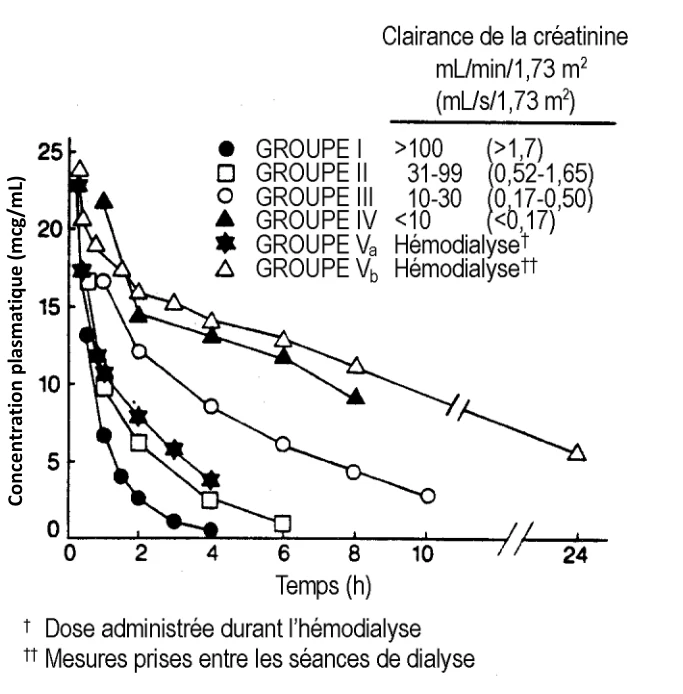
Figure 4 : Concentrations plasmatiques moyennes de la cilastatine après l’administration d’une dose unique de PRIMAXIN® (250:250 mg, i.v., durant 5 minutes) à des sujets atteints à divers degrés d’insuffisance rénale
On a administré 500:500 mg de PRIMAXIN® en perfusion intraveineuse durant 20 minutes, toutes les 6 heures, pendant 3 à 10 jours, à 15 patients hospitalisés (âges extrêmes : 39 à 72 ans) pour qui un diagnostic d’infection urinaire était déjà établi ou fort probable.
Le tableau 15 présente les paramètres pharmacocinétiques de l’imipénem et de la cilastatine.
L’administration répétée de PRIMAXIN®, par rapport à l’administration d’une dose unique de médicament, n’a pas modifié la distribution de l’imipénem et de la cilastatine; l’état d’équilibre est survenu à la fin de la première journée d’administration.
Tableau 15 : Paramètres pharmacocinétiques de l’imipénem et de la cilastatine après l’administration de 500:500 mg de PRIMAXIN® en perfusion i.v. durant 20 minutes, toutes les 6 heures
| GROUPE | DOSE | ÉLIMINATION URINAIRE 0-6 h (mg) | CLAIRANCE RÉNALE (mL/min) | CLAIRANCE PLASMATIQUE (mL/min) | AIRE SOUS | T½ x (min) | ||
| LA COURBE | ||||||||
| 0 à 6 h | ||||||||
| (mcg•h/mL) | ||||||||
| IMIPÉNEM | ||||||||
| Ia | 1re | 250,1 (± 45,5) n = 9 | 105,1 (± 39,0) n = 9 | 201,2 (± 63,8) n = 9 | 42,9 (± 10,7) n = 9 | 80 n = 9 | ||
| Ne | 287,0 (± 100,7) n = 8 | 128,3 (± 69,1) n = 8 | 222,5 (± 46,8) n = 8 | 39,1 (± 8,9) n = 8 | 72 n = 9 | |||
| GROUPE | DOSE | ÉLIMINATION URINAIRE 0-6 h (mg) | CLAIRANCE RÉNALE (mL/min) | CLAIRANCE PLASMATIQUE (mL/min) | AIRE SOUS | T½ x (min) | ||
| LA COURBE | ||||||||
| 0 à 6 h | ||||||||
| (mcg•h/mL) | ||||||||
| IIb | 1re | 183,5 (± 39,8) n = 4 | 69,3 (± 14,0) n = 4 | 167,0 (± 50,9) n = 5 | 50,7 (± 16,8) n = 5 | 98 n = 5 | ||
| Ne | 231,5 (± 40,3) n = 4 | 87,8 (± 26,2) n = 4 | 175,7 (± 49,5) n = 5 | 51,0 (± 15,9) n = 5 | 100 n = 5 | |||
| CILASTATINE | ||||||||
| Ia | 1re | 342,1 (± 70,6) n = 3 | 122,5 (± 22,7) n = 3 | 214,7 (± 59,3) n = 9 | 40,9 (± 11,8) n = 9 | 57 n = 9 | ||
| Ne | 258,7 (± 73,6) n = 3 | 100,8 (± 26,2) n = 3 | 222,6 (± 60,2) n = 8 | 39,9 (± 10,9) n = 8 | 55 n = 9 | |||
| IIb | 1re | 204,6 n = 1 | 50,3 n = 1 | 148,6 (± 60,4) n = 6 | 59,6 (± 23,9) n = 6 | 92 n = 6 | ||
| Ne | 224,9 (± 59,6) n = 2 | 71,8 (± 26,6) n = 2 | 158,8 (± 60,8) n = 6 | 60,7 (± 27,1) n = 6 | 86 n = 6 | |||
a Groupe I = taux de filtration glomérulaire ≥ 100 mL/min/1,73 m2 (1,667 mL/s/1,73 m2), et N ≥ 16 doses b Groupe II = taux de filtration glomérulaire ≤ 100 mL/min/1,73 m2 (1,667 mL/s/1,73 m2) mais ≥ 50 mL/min/1,73 m2
(0,834 mL/s/1,73 m2), et N ≥ 15 doses
x Moyennes harmoniques
On a administré 9 doses de 500:500 mg de PRIMAXIN® en perfusion intraveineuse durant 20 minutes, toutes les 12 heures, à 6 patients hospitalisés (4 femmes, 2 hommes, âge moyen de 52,3 ans) dont le taux de filtration glomérulaire était inférieur à 15 mL/min/1,73 m2 (0,25 mL/s/1,73 m2), mais qui ne nécessitaient pas d’hémodialyse.
Les valeurs approximatives des paramètres pharmacocinétiques sont présentées au tableau 16.
Tableau 16 : Valeurs approximatives des paramètres pharmacocinétiques chez des patients atteints d’insuffisance rénale sévère
| DOSE ADMINISTRÉE | IMIPÉNEM | CILASTATINE | |||||
| MOYENNE | MOYENNE | ||||||
Élimination urinaire (% de la dose administrée) | 1 9 | 15,2 13,8 (1,2) | 38,0 46,7x (6,5) | ||||
| Clairance rénale (mL/min) | 1 9 | 7,8 7,1x (0,6) | 10,4 9,1 (1,6) | ||||
| Clairance plasmatique (mL/min) | 1 9 | 51 54xxx (1,2) | 21 19 (1,9) | ||||
| DOSE ADMINISTRÉE | IMIPÉNEM | CILASTATINE | |||||
| MOYENNE | MOYENNE | ||||||
| Aire sous la courbe après 12 heures (mcg•h/mL) | 1 9 | 158 159 (4,3) | 313 431xxx (33) | ||||
Demi-vie plasmatiquea (h) | 1 9 | 2,9 2,6xx | 5,7 5,5 | ||||
x Différent de la dose 1, 0,05 < p ≤ 0,10
xx Différent de la dose 1, 0,01 < p ≤ 0,05
xxx Différent de la dose 1, p ≤ 0,01
a Données transformées en moyennes inverses (harmoniques)
Les nombres entre parenthèses indiquent l’écart type.
Probénécide
On a administré 500:500 mg de PRIMAXIN®, avec et sans probénécide (1 g par voie orale dix heures et une heure avant le traitement), à 12 hommes volontaires (âge moyen : 29,5 ans; âges extrêmes : 23 à 37 ans). Le tableau 17 présente l’élimination urinaire et les données pharmacocinétiques de l’imipénem et de la cilastatine.
Tableau 17 : Effets du probénécide sur la pharmacocinétique et l’élimination urinaire de l’imipénem et de la cilastatine après l’administration d’imipénem-cilastatine sodique (500:500 mg)
IMIPÉNEM-CILASTATINE SODIQUE | IMIPÉNEM-CILASTATINE | ||||
| SODIQUE ET PROBÉNÉCIDE | |||||
| Imipénem | |||||
| Clairance plasmatique (mL/min) | 185 (± 32)x | 159 (± 24) | |||
| Aire sous la courbe (mcg•h/mL) | 46 (± 7) | 53 (± 8) | |||
| Demi-vie plasmatique (min)xx | 58 | 66 | |||
| Élimination urinaire (% de la dose) | 66 (± 3) | 55 (± 6) | |||
| Clairance rénale (mL/min) | 125 (± 20) | 88 (± 17) | |||
| Cilastatine | |||||
| Clairance plasmatique (mL/min) | 218 (± 39) | 89 (± 10) | |||
| Aire sous la courbe (mcg•h/mL) | 39 (± 7) | 95 (± 11) | |||
| Demi-vie plasmatique (min)xx | 48 | 102 | |||
| Élimination urinaire (% de la dose) | 75 (± 6) | 75 (± 8) | |||
| Clairance rénale (mL/min) | 173 (± 31) | 70 (± 9) | |||
x Moyenne (± Écart type)
xx Moyennes harmoniques
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
COMPATIBILITÉ ET STABILITÉ
Liste des solutés pour reconstitution
- Soluté de chlorure de sodium à 0,9 % pour injection
- Soluté de dextrose à 5 % pour injection
- Soluté de dextrose à 5 % avec du chlorure de sodium à 0,9 % pour injection
- Soluté de dextrose à 5 % avec du chlorure de sodium à 0,225 % ou à 0,45 % pour injection
Solutions reconstituées
Les solutions reconstituées de PRIMAXIN® peuvent être incolores ou jaunâtres. Une variation dans la couleur à l’intérieur de cette gamme n’affecte pas l’activité du produit.
Lorsque reconstitué et dilué avec les diluants appropriés, comme décrit ci-dessus, PRIMAXIN® conserve son efficacité durant 4 heures à la température ambiante et durant 24 heures au réfrigérateur (4 °C) [voir la section 4 POSOLOGIE ET ADMINISTRATION, Reconstitution]. Il ne faut pas congeler la solution de PRIMAXIN®.
ENTREPOSAGE
Conserver les flacons originaux renfermant la poudre à une température comprise entre 15 °C et 30 °C.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Il n’y a pas d’instructions particulières de manipulation.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : imipénem-cilastatine sodique pour injection
Noms chimiques :
Imipénem Cilastatine sodique
acide (5R,6S)-3-[[2-(formimidoylamino)éthyl]thio]-6-
[(R)-1-hydroxyéthyl]-7-oxo-1-azabicyclo[3.2.0]hept-2-
ène-2-carboxylique monohydraté
(Z)-7-[[(R)-2-amino-2-carboxyéthyl]thio]-2-[(S)-2,2-diméthylcyclopropane-carboxamido]-2-heptènoate monosodique
Formules de structures :
Formules moléculaires :
C12H17N3O4S• H2O C16H25N2O5S Na
Masses moléculaires :
317,37 380,43
Propriétés physicochimiques :
L’imipénem est un composé cristallin non
hygroscopique, de couleur blanc cassé. Il est peu
soluble dans l’eau et légèrement soluble dans
le méthanol.
La cilastatine est un composé amorphe, hygroscopique, de couleur blanc cassé ou blanc jaunâtre. Elle est très soluble dans l’eau et dans le méthanol.
14 ESSAIS CLINIQUES
14.1 Essai clinique par indication
Aucun renseignement sur les études cliniques n’est disponible.
15 MICROBIOLOGIE
Mode d’action
PRIMAXIN® est formé de deux constituants : l’imipénem et la cilastatine sodique dans une proportion de 1:1, poids sur poids.
L’imipénem est une bêta-lactamine de la classe des carbapénems également connu sous le nom de N formimidoyle thiénamycine. Il s’agit d’un dérivé semi-synthétique de la thiénamycine, la molécule mère produite par Streptomyces cattleya, une bactérie filamenteuse.
L’imipénem exerce une action bactéricide en inhibant la synthèse de la paroi cellulaire des bactéries à Gram positif et à Gram négatif par sa liaison aux protéines fixatrices de la pénicilline (PFP).
La cilastatine sodique est un inhibiteur compétitif, réversible et spécifique de la déshydropeptidase-I, une enzyme rénale qui métabolise et inactive l’imipénem. La cilastatine sodique est dépourvue d’activité antibactérienne intrinsèque.
Mécanisme de résistance
La sensibilité bactérienne à l’imipénem, observée cliniquement, pourrait être attribuable aux éléments suivants :
- Perméabilité réduite de la membrane externe des bactéries à Gram négatif (due à une baisse de production de porines)
- Élimination active de l’imipénem de la cellule par une pompe à efflux • Affinité réduite des PFP pour l’imipénem
- Résistance de l’imipénem à l’hydrolyse par la plupart des bêta-lactamases, y compris les pénicillinases et les céphalosporinases produites par les bactéries à Gram positif et à Gram négatif, à l’exception de certaines bêta-lactamases capables d’hydrolyser les carbapénems, appelées carbapénémases. Les espèces résistant aux autres carbapénems présentent habituellement une co-résistance à l’imipénem. Il n’existe aucune résistance croisée visant les mêmes cibles entre l’imipénem et les quinolones, les aminosides, les macrolides et les tétracyclines.
Interaction avec d’autres antimicrobiens
Au cours de tests effectués sur diverses espèces d’Enterobacteriaceae et sur Pseudomonas aeruginosa producteurs de céphalosporinase chromosomique de type I, on a démontré que l’imipénem exerçait in vitro une action antagoniste vis-à-vis de l’activité d’autres bêta-lactamines. Cet antagonisme s’explique par une induction réversible de céphalosporinases sous l’effet de concentrations subinhibitrices d’imipénem. Les bactéries productrices de céphalosporinases inductibles demeurent, toutefois, sensibles à l’imipénem.
Une action synergique avec d’autres antibiotiques, notamment les aminosides, a été observée chez les bactéries à Gram négatif, dont P. aeruginosa, et les bactéries à Gram positif, dont S. faecalis et Nocardia asteroides.
Spectre d’activité
L’imipénem possède une activité in vitro contre plusieurs espèces de bactéries à Gram positif et à Gram négatif. On a montré que l’imipénem possède une activité contre la plupart des souches des micro-organismes ci-dessous, tant in vitro que dans le cadre d’infections cliniques, comme décrite dans la section 1 INDICATIONS.
Aérobies à Gram positif :
- Nocardia asteroides
- Staphylococcus (sauf les souches résistantes à la méthicilline)
- Streptococcus
[Enterococcus faecium (anciennement Streptococcus faecium) n’est pas sensible à PRIMAXIN®.] Aérobies à Gram négatif :
- Acinetobacter spp.
- Citrobacter spp.
- Enterobacter spp.
- Escherichia coli
- Haemophilus influenzae
- Haemophilus parainfluenzae
- Klebsiella spp.
- Morganella morganii
- Proteus vulgaris
- Providencia spp.
- Pseudomonas aeruginosa
- Serratia marcescens
Anaérobies à Gram positif :
- Clostridium spp. (sauf C. difficile)
- Peptococcus spp.
- Peptostreptococcus spp.
Anaérobies à Gram négatif :
- Bacteroides spp. (incluant B. fragilis)
Les données in vitro suivantes sont disponibles, mais leur portée clinique est inconnue : in vitro, la concentration minimale inhibitrice (CMI) de l’imipénem est de 4 mcg/mL ou moins contre la plupart (≥ 90 %) des souches des micro-organismes ci-dessous; toutefois, l’innocuité et l’efficacité de l’imipénem dans le traitement des infections cliniques causées par ces micro-organismes n’ont pas été établies dans le cadre d’études cliniques adéquates et bien contrôlées.
Aérobies à Gram positif :
- Bacillus spp.
- Listeria monocytogenes
- Staphylococcus saprophyticus
- Streptocoques du groupe C
- Streptocoques du groupe G
- Streptocoques du groupe viridans
Aérobies à Gram négatif :
- Aeromonas hydrophila
- Alcaligenes spp.
- Capnocytophaga spp.
- Gardnerella vaginalis
- Haemophilus ducreyi
- Neisseria gonorrhoeae (incluant les souches productrices de pénicillinase)
- Pasteurella spp.
- Providencia stuartii
Anaérobies à Gram positif :
- Bifidobacterium spp.
- Eubacterium spp.
- Propionibacterium spp.
Anaérobies à Gram négatif :
- Fusobacterium spp.
- Prevotella bivia
- Prevotella disiens
- Prevotella melaninogenica
- Veillonella spp.
Les espèces suivantes sont généralement rapportées comme étant non sensibles à l’imipénem : Stenotrophomonas maltophilia (anciennement Xanthomonas maltophilia, anciennement Pseudomonas maltophilia), Burkholderia du complexe cepacia (anciennement Pseudomonas cepacia), S. aureus et S. epidermidis résistants à la méthicilline, Enterococcus faecium (anciennement Streptococcus faecium), Flavobacterium spp., Corynebacterium (groupe J.K.), Fusobacterium varium, de même que Mycobacterium spp. et Chlamydia spp.
Épreuves de sensibilité
La sensibilité bactérienne à l’imipénem est évaluée à l’aide de méthodes normalisées. La sensibilité des aérobies peut être évaluée à l’aide de techniques de dilution et de diffusion et celle des anaérobies avec des techniques de dilution seulement.
Méthodes de dilution
Des méthodes quantitatives sont utilisées pour déterminer les concentrations minimales inhibitrices (CMI) des antimicrobiens. Les CMI, qui représentent des estimations de la sensibilité des bactéries aux antimicrobiens, doivent être déterminées au moyen de tests normalisés fondés sur les méthodes de dilution en bouillon ou en gélose ou des méthodes équivalentes, utilisant des concentrations standard d’inoculum et d’imipénem en poudre. Les CMI doivent être interprétées selon les critères présentés au tableau 18.
Méthodes de diffusion
Les méthodes quantitatives utilisant la mesure du diamètre des zones de diffusion fournissent, elles aussi, des estimations reproductibles de la sensibilité des bactéries aux antimicrobiens. Une de ces méthodes normalisées repose sur l’utilisation de concentrations standard d’inoculum. On se sert de disques de papier imprégnés de 10 mcg d’imipénem pour évaluer la sensibilité des micro-organismes à cet antibiotique. Pour la méthode de diffusion avec disques, l’interprétation des résultats s’effectue selon les critères présentés au tableau 18.
Tableau 18 : Critères d’interprétation de la sensibilité bactérienne à l’imipénem du CLSIa
| Agent pathogènea | Technique de dilution | Test de diffusion avec disques | ||||||||
| (concentrations minimales inhibitrices, | (diamètre des zones de diffusion | |||||||||
| CMI en mcg/mL) | en mm) | |||||||||
| S | I | R | S | I | R | |||||
| Enterobacteralesd | ≤ 1,0 | 2,0 | ≥ 4,0 | ≥ 23 | 20-22 | ≤ 19 | ||||
| Pseudomonas aeruginosa | ≤ 2 | 4 | ≥ 8 | ≥ 19 | 16-18 | ≤ 15 | ||||
| Acinetobacter spp. | ≤ 2 | 4 | ≥ 8 | ≥ 22 | 19-21 | ≤ 18 | ||||
| Staphylococcus spp. | Établie d’après la sensibilité à la céfoxitine | |||||||||
Haemophilus influenzae et H. parainfluenzaec | ≤ 0,5 | - | - | ≥ 19 | - | - | ||||
| Streptococcus pneumoniaeb | ≤ 0,12 | 0,25-0,5 | ≥ 1 | - | - | - | ||||
| Anaérobiesb | ≤ 4,0 | 8,0 | ≥ 16,0 | - | - | - | ||||
a Fait référence aux agents pathogènes énumérés à la section INDICATIONS de la monographie; les techniques de dilution en bouillon et en gélose ne peuvent être utilisées qu’avec les aérobies autres que Haemophilus spp. et Streptococcus pneumoniae pour lesquelles seules les méthodes de dilution en bouillon peuvent être utilisées; le nombre correspondant aux anaérobies a été établi à l’aide d’une méthode de dilution en gélose; un tiret correspond à la mention « sans objet »; pour de plus amples renseignements ou pour connaître les méthodes de laboratoire qui s’appliquent, voir les documents du CLSI (Clinical and Laboratory Standards Institute) suivants : M7-A7: Methods for dilution antimicrobial susceptibility tests for bacteria that grow aerobically (janv. 2006); M11-A7: Methods for antimicrobial susceptibility testing for anaerobic bacteria (janv. 2007); M100-S24: Performance standards for antimicrobial susceptibility testing (janv. 2014). b Il n’existe aucun critère d’interprétation du CLSI pour l’évaluation des CMI de Streptococcus ß-hémolytique ou de
Streptococcus spp. (gr. viridans) vis-à-vis l’imipénem (dilution en gélose) [voir les tableaux 2 H1 et 2 H2 du document M100-S24 du CLSI].
c L’absence de données concernant les souches résistantes nous empêche de définir toute catégorie autre que « sensible »
(voir le tableau 2E dans le document M100-S24 du CLSI).
d Les CMI de Proteus spp., de Providencia spp. et de Morganella morganni tendent à être plus élevées vis-à-vis l’imipénem
(p. ex., des CMI de souches associées à une sensibilité intermédiaire ou à une résistance à cet antibiotique) que vis-à-vis le méropénem ou le doripénem. Des mécanismes de résistance autres que la production de carbapénémases pourraient expliquer le fait que ces isolats sont associés à des CMI élevées. (Document M100-Ed 31 2021 du CLSI)
La mention « sensible » indique que la bactérie pathogène sera probablement inhibée par l’antimicrobien en présence des concentrations thérapeutiques habituelles dans le sang. La mention « intermédiaire » indique que les résultats obtenus peuvent être équivoques; si le micro-organisme n’est pas totalement sensible à d’autres médicaments pouvant être utilisés en clinique, on doit répéter le test. Cette catégorie suppose certaines conditions d’application clinique, dans des foyers d’infection où le médicament est physiologiquement concentré ou des situations dans lesquelles des doses élevées du médicament peuvent être utilisées. Cette catégorie procure aussi une zone tampon permettant de prévenir des erreurs d’interprétation importantes, imputables à des facteurs techniques mineurs non contrôlés. La mention « résistante » indique qu’il est peu probable que la bactérie pathogène soit inhibée par l’antimicrobien même en présence des concentrations thérapeutiques sériques habituelles. Il faut alors choisir un autre traitement.
Contrôle de la qualité
Les méthodes normalisées d’évaluation de la sensibilité exigent l’utilisation de micro-organismes de référence pour contrôler les aspects techniques de la procédure. Les méthodes de dilution utilisant une poudre standard d’imipénem et les méthodes de diffusion utilisant un disque de 10 mcg d’imipénem devraient donner des résultats se situant dans la gamme des valeurs indiquées au tableau 19.
Tableau 19 : Contrôle de la qualité des épreuves de sensibilité à l’imipénem – gammes de valeurs acceptables
Souche utilisée pour le contrôle de la qualité | ATCC®a | Test de dilution (CMI en mcg/mL) | Test de diffusion | ||
| avec disques | |||||
| (diamètre des zones | |||||
| de diffusion en mm) | |||||
| Enterococcus faecalisb | 29212 | 0,5-2 | SO | ||
| Staphylococcus aureusb | 29213 | 0,015-0,06 | SO | ||
| Streptococcus pneumoniaec | 49619 | 0,03-0,12 | SO | ||
| Escherichia colib | 25922 | 0,06-0,25 | 26-32 | ||
| Haemophilus influenzaec | 49766 | 0,25-1 | SO | ||
| Haemophilus influenzaec | 49247 | SO | 21-29 | ||
| Pseudomonas aeruginosab | 27853 | 1-4 | 20-28 | ||
| Bacteroides fragilisd | 25285 | 0,03-0,125 | SO | ||
| Bacteroides thetaiotaomicrond | 29741 | 0,125-0,5 | SO | ||
| Eubacterium lentumd | 43055 | 0,125-0,5 | SO | ||
| Klebsiella pneumoniaee | 700603 | 0,03-0,25 | SO | ||
| Klebsiella pneumoniaee | BAA-1705 | 4-16 | SO | ||
| Klebsiella pneumoniaee | BAA-2814 | 16-64 | SO | ||
a ATCC® est une marque déposée d’American Type Culture Collection.
b Fait référence au document M100-S24 du CLSI (dilution en bouillon, tableau 5A; diffusion avec disques, tableau 4A) c Fait référence au document M100-S24 du CLSI (dilution en bouillon, tableau 5B; diffusion avec disques, tableau 4B) d Fait référence au document M11-A7 du CLSI (dilution en gélose, tableau 5D)
e Fait référence au document M100-Ed31 du CLSI (tableau 5A-2)
16 TOXICOLOGIE NON CLINIQUE
Pharmacologie chez l’animal
Système nerveux central
Imipénem : L’imipénem administré à des doses de 6, 30 et 150 mg/kg à des souris femelles (5 souris, pour chacune des doses), par voie intrapéritonéale, n’a pas modifié le comportement des animaux ni les résultats de divers tests pharmacologiques visant à mesurer l’activité du système nerveux central (SNC).
Chez des rats mâles (11 rats, pour chacune des doses), l’imipénem administré par voie intraveineuse, à des doses pouvant atteindre 100 mg/kg, n’a eu aucun effet sur l’activité locomotrice spontanée ni au niveau de la plaque neuromusculaire.
Lors de tests d’évitement, aucune manifestation clinique ou comportementale liée à l’activité du SNC n’a été observée lorsque des doses orales cumulatives de 1, 3 et 9 mg/kg d’imipénem étaient administrées à des singes-écureuils, à intervalles de 90 minutes (0, 90 et 180 minutes). On a étudié les effets de l’imipénem sur l’électrocardiogramme (ECG), sur l’activité spontanée au niveau de l’électroencéphalogramme (EEG) et sur la réaction d’éveil électroencéphalographique de lapins immobilisés par la gallamine. On a enregistré l’ECG et l’EEG durant les 60 minutes qui ont suivi l’administration du médicament. L’administration par voie intraveineuse d’une dose unique de 50 mg/kg d’imipénem (5 animaux) n’a pas altéré l’ECG ni l’EEG. L’administration par voie intraveineuse d’une dose unique de 200 mg/kg (6 animaux) a élevé de façon significative le voltage minimal requis (22,9 ± 9,5 %) pour la réaction d’éveil électroencéphalographique à 45 minutes seulement.
Cilastatine sodique : Les effets de la cilastatine sodique, administrée à des souris par voie intrapéritonéale, à des doses de 6, 30 et 150 mg/kg, ont été évalués à l’aide des mêmes tests pharmacologiques ayant servi à mesurer l’activité du SNC après l’administration d’imipénem. À l’exception d’un antagonisme possible avec la neurotensine responsable d’une hypothermie chez 2 des 5 souris qui avaient reçu 30 mg/kg par voie intrapéritonéale, aucun effet n’a été observé.
On n’a pas non plus observé d’effet sur l’activité locomotrice spontanée, ni au niveau de la plaque neuromusculaire chez les rats à qui l’on avait administré, par voie intraveineuse, des doses de cilastatine sodique pouvant atteindre 100 mg/kg.
Chez des singes-écureuils exposés de façon continue au phénomène d’évitement, l’administration de doses orales cumulatives de 5, 10 et 20 mg/kg de cilastatine sodique, à intervalles de 90 minutes (0, 90 et 180 minutes), n’a pas modifié la réaction d’évitement.
Imipénem-cilastatine sodique : Chez la souris consciente, des doses de 25:25 et 100:100 mg/kg d’imipénem-cilastatine sodique, administrées par voie intraveineuse, n’ont provoqué aucun effet significatif sur les activités du SNC et du système nerveux autonome.
L’activité anticonvulsivante de l’imipénem-cilastatine sodique a été évaluée chez des souris en proie à des convulsions provoquées par des électrochocs, de la strychnine ou du pentétrazol. Aucun effet anticonvulsivant n’a été observé après l’administration intraveineuse de doses pouvant atteindre 100:100 mg/kg.
Chez le rat, l’administration par voie intraveineuse d’imipénem-cilastatine sodique, à des doses pouvant atteindre 100:100 mg/kg, n’a eu aucun effet sur l’activité locomotrice spontanée, ni sur l’activité au niveau de la plaque neuromusculaire (cette dernière étant mesurée par la réponse contractile des muscles jumeaux de la jambe à la stimulation électrique du nerf sciatique poplité externe).
Des doses de 50, 100 et 200 mg/kg d’imipénem seul, de cilastatine sodique seule et de leur association (en proportion de 1:1) ont été administrées par voie intraveineuse à des lapins mâles dans le but d’évaluer leur effet sur l’activité spontanée au niveau de l’électroencéphalogramme (EEG). On a administré de la céfazoline à des doses de 200, 400 ou 1 000 mg/kg comme élément de comparaison. Une dose de 200 mg/kg d’imipénem seul a provoqué une activité convulsivante chez 1 des 11 lapins à l’étude, 27 minutes après l’administration du médicament. L’activité convulsivante a cessé, mais est réapparue à 45 et 61 minutes. On n’a observé aucun changement de l’activité électroencéphalographique spontanée chez les 10 autres animaux ayant reçu 200 mg/kg d’imipénem. La cilastatine n’a pas provoqué de changement au niveau de l’EEG. Une activité convulsivante est survenue chez 2 des 11 lapins qui avaient reçu des doses de 200:200 mg/kg d’imipénem-cilastatine sodique (la plus haute dose administrée), 15 à 58 minutes après l’administration du médicament. Des doses de 400 mg/kg de céfazoline ont provoqué une activité convulsivante chez 2 lapins sur 5, 13 à 60 minutes après l’injection. On a observé des perturbations électriques de l’activité électroencéphalographique chez tous les lapins qui avaient reçu des doses de 1 000 mg/kg de céfazoline.
Lors de tests in vitro sur des coupes d’hippocampe de rat, le blocage des récepteurs de la GABA par l’imipénem a été comparable à l’activité bloquante de la céfazoline. Le blocage des récepteurs de la GABA par l’imipénem-cilastatine sodique a été légèrement inférieur à l’activité bloquante de l’imipénem seul. La cilastatine sodique seule a eu un léger effet antagoniste, mais nettement moindre que celui observé avec l’imipénem et les autres bêta-lactamines de référence.
Des études in vivo chez le rat ont démontré que l’imipénem provoque des convulsions lors de l’application directe du médicament dans la citerne cérébello-médullaire. L’administration concomitante dans ce même modèle animal de cilastatine sodique et d’imipénem n’a pas révélé de différence quant au risque de convulsions, comparativement à l’administration de l’imipénem seul. Bien que l’introduction directe d’imipénem dans le cerveau du rat puisse avoir un effet convulsivant, aucun signe d’une telle activité n’a été observé chez les rats qui avaient reçu par voie sous-cutanée, une fois par jour pendant 6 mois, des doses d’imipénem seul pouvant atteindre 180 mg/kg/jour, ou des doses d’imipénem-cilastatine sodique pouvant atteindre 320:320 mg/kg/jour. De plus, on n’a observé aucun signe d’activité convulsivante chez des singes rhésus qui avaient reçu, par voie intraveineuse, une fois par jour pendant 5 semaines, des doses d’imipénem seul pouvant atteindre 180 mg/kg/jour, ou par voie sous-cutanée, des doses d’imipénem-cilastatine sodique pouvant atteindre 180:180 mg/kg/jour, une fois par jour pendant 6 mois.
On a évalué chez des lapins mâles l’effet de l’imipénem seul, de la cilastatine sodique seule et de l’imipénem-cilastatine sodique (dans une proportion de 1:1), sur la réaction d’éveil électroencéphalographique, à des doses de 50 et 100 mg/kg administrées par voie intraveineuse. L’imipénem seul, à des doses de 200 mg/kg, a élevé le voltage minimal requis d’environ 23 %, 45 minutes après l’administration du médicament. La cilastatine sodique, à des doses de 50 mg/kg, a provoqué une baisse légère, mais statistiquement significative, du voltage minimal requis pour la réaction d’éveil électroencéphalographique. L’imipénem-cilastatine sodique, à des doses de 200:200 mg/kg, a produit une légère baisse du voltage minimal requis semblable à celle provoquée par la cilastatine sodique seule. Le diazépam, qui servait de référence dans cette étude, administré à une dose de 5 mg/kg, a élevé le voltage minimal requis de 87 % après 15 minutes et de 70 % après 60 minutes.
Systèmes cardiovasculaire et respiratoire
Imipénem : Des doses de 20 mg/kg d’imipénem administrées par voie intrapéritonéale n’ont pas abaissé de façon significative la tension artérielle de rats spontanément hypertendus, bien que l’on ait observé une légère hausse transitoire (11 %) de la tension artérielle moyenne deux heures après le traitement.
Dans des groupes de 3 chiens anesthésiés au pentobarbital sodique, des doses de 25 mg/kg et de 100 mg/kg d’imipénem administrées par voie intraveineuse n’ont eu aucun effet sur la fréquence cardiaque, la tension artérielle, la fréquence respiratoire ou l’ECG. Chez un chien qui avait reçu une dose de 100 mg/kg, on a constaté une augmentation de la fréquence cardiaque d’environ 25 battements/min (21 %) et une augmentation de la pression systolique d’environ 16 mmHg (12 %). Dans des études portant sur la respiration de chiens anesthésiés au thiopental, des doses de 2,5 et de 10 mg/kg d’imipénem administrées par voie intraveineuse n’ont eu aucun effet sur les paramètres respiratoires évalués : résistance totale du poumon, compliance pulmonaire dynamique, volume courant et fréquence respiratoire.
Cilastatine sodique : On n’a observé aucun changement important de la pression sanguine de base ou de la fréquence cardiaque chez des rats ou des chiens spontanément hypertendus à qui l’on avait administré par voie intraveineuse 10 mg/kg de cilastatine sodique.
Chez des chiens anesthésiés au pentobarbital sodique, l’administration par voie intraveineuse de cilastatine sodique, à des doses pouvant atteindre 100 mg/kg, n’a pas modifié la tension artérielle, la fréquence cardiaque, la fréquence respiratoire et l’ECG.
Imipénem-cilastatine sodique : L’imipénem-cilastatine sodique, administré par voie intraveineuse, à des doses de 25:25 et de 100:100 mg/kg, a inhibé de façon significative (p < 0,05) les réflexes sino-carotidiens (dans des proportions respectives de 24,5 % et de 36 %) des chiens anesthésiés au pentobarbital sodique.
D’autres études ont démontré que l’administration par voie intraveineuse d’une dose de 100:100 mg/kg d’imipénem-cilastatine sodique, à des chiens anesthésiés au pentobarbital sodique, entraînait une baisse de la tension artérielle moyenne (7 à 13 mmHg), 4 à 15 minutes après le début de la perfusion du médicament, sans modification significative des fréquences cardiaque et respiratoire. Cette situation pourrait être reliée à l’inhibition des réflexes sino-carotidiens observée dans l’étude précédente. L’imipénem-cilastatine sodique administré par voie intraveineuse à une dose de 25:25 mg/kg n’a pas affecté ces paramètres.
Autres systèmes
Imipénem : Chez des souris mâles (8 souris par dose), l’imipénem administré par voie sous-cutanée à des doses variant entre 2,5 et 20 mg/kg, ou par voie intraveineuse à des doses de 25 et de 100 mg/kg, n’a pas affecté la motilité intestinale.
On n’a observé aucune activité diurétique chez des rats qui avaient reçu, par voie intrapéritonéale, des doses d’imipénem pouvant atteindre 10 mg/kg, ou chez des chiens qui avaient reçu, par voie intraveineuse, des doses de 5 mg/kg.
Chez 7 chiens femelles, la sécrétion gastrique provoquée par le tétrapeptide terminal de la gastrine a entraîné, pour la cueillette s’échelonnant entre 0 et 30 minutes, une sécrétion acide totale significativement réduite (59 %, p < 0,05) après l’administration par voie orale d’une dose de 20 mg/kg d’imipénem. On a expliqué cette réduction par une diminution du volume de sécrétion. La sécrétion acide totale et le volume de sécrétion recueillis entre 0 et 90 minutes n’ont pas différé de façon significative (p > 0,05) des résultats obtenus lors d’une épreuve au placebo chez les mêmes animaux. L’imipénem n’a pas modifié la concentration acide. Chez les chiens, des doses orales de 10 ou de 20 mg/kg d’imipénem n’ont pas affecté la sécrétion acide basale.
Cilastatine sodique : Chez des rats à qui l’on avait ligaturé le pylore, l’administration par voie intraveineuse de cilastatine sodique (25 et 100 mg/kg) n’a pas modifié la sécrétion acide basale, le débit chlorhydrique, le pH et la sécrétion pepsique.
L’administration par voie intraveineuse de cilastatine sodique (25 et 100 mg/kg) à des souris mâles n’a pas affecté la motilité intestinale.
L’administration par voie intraveineuse de cilastatine sodique (10 mg/kg) n’a pas modifié de façon marquée l’excrétion urinaire du Na+, du K+ ou du Ca++ chez des chiens beagle.
L’administration par voie intraveineuse de cilastatine sodique (10 mg/kg) à des chiens femelles n’a pas provoqué de changements significatifs au niveau de la réponse au tétrapeptide terminal de la gastrine. La sécrétion acide basale a été réduite, mais de façon non significative.
Imipénem-cilastatine sodique : Des doses de 25:25 et de 100:100 mg/kg d’imipénem-cilastatine sodique, administrées par voie intraveineuse à des rats à qui l’on avait ligaturé le pylore, n’ont pas affecté la sécrétion acide basale. Des doses de 25:25 et de 100:100 mg/kg d’imipénem-cilastatine sodique administrées par voie intraveineuse à des souris n’ont pas affecté la motilité intestinale.
Toxicité aiguë
| DL50 | ||||||||
| RAT | SOURIS | |||||||
| Imipénem i.v. | > 2 000 mg/kg | ≅ 1 500 mg/kg | ||||||
| Cilastatine sodique i.v. | ≅ 5 000 mg/kg | ≅ 8 709 mg/kg | ||||||
| PRIMAXIN® i.v. | ≅ 1 000 mg/kg | ≅ 1 100 mg/kg | ||||||
Toxicité subaiguë et chronique
Imipénem : Le tableau 20 présente les principales études ayant servi à mesurer la toxicité, subaiguë et chronique, du produit.
Les études menées chez les animaux ont démontré que la toxicité de l’imipénem seul se limitait au rein. Une néphrotoxicité (caractérisée par une nécrose du tube contourné proximal) a été observée chez des lapins et des singes recevant de fortes doses d’imipénem (150 mg/kg, i.v. et 180 mg/kg, i.v., respectivement); le lapin est plus sensible que le singe à l’effet néphrotoxique de l’imipénem. On n’a observé aucune réaction défavorable après l’administration, durant 6 mois, d’imipénem à des rats (25 mâles et 25 femelles par dose) recevant des doses pouvant atteindre 180 mg/kg/jour ou à des singes (5 mâles et 5 femelles par dose) recevant des doses pouvant atteindre 120 mg/kg/jour. Tableau 20 : Principales études évaluant la toxicité subaiguë et chronique de PRIMAXIN®1
| Durée | Espèces, nombre/ | Posologie | Posologie sans réaction | Principales réactions défavorables | ||||||
| sexe/groupe | (mg/kg/jour) | défavorable (mg/kg/jour) | ||||||||
| Études avec l’imipénem seul | ||||||||||
| 5 semaines, i.v. | Rat, 15 | 20, 60, 180 | 180 | Aucune réaction défavorable observée. | ||||||
| 5 semaines, i.v. | Singe, 3 M, 3 F | 20, 60, 180 | 60 | 1 sur 6, mort avec une nécrose tubulaire à la dose de 180; une autre mort de cause inconnue à la dose de 180, reliée possiblement à l’injection d’une solution fortement concentrée en médicament à cause de la posologie exigée. | ||||||
6 mois, i.v. (avec une autopsie à 3 mois) | Rat, 25 (10 pour l’autopsie) | 20, 60, 180 | 180 | Gain de poids supérieur chez les mâles recevant des doses de 60 et 180; aucune réaction défavorable observée. | ||||||
| 6 mois, i.v., s.-c. (avec une autopsie à 3 mois) | Singe, 5 (2 pour l’autopsie) | 30, 60 i.v. 120 s.-c. | 120 | Aucune réaction défavorable généralisée n’a été observée. | ||||||
| Études avec la cilastatine seule | ||||||||||
| 5 semaines, i.v. | Rat, 15 | 20, 100, 500 | 500 | Aucune réaction défavorable observée. | ||||||
| 5 semaines, s.-c. | Rat, 15 | 500, 1 250, 3 125 | 500 | Vacuolisation tubulaire rénale aux doses de 1 250 et 3 125. | ||||||
| 5 semaines, i.v. | Singe, 3 | 20, 100, 500 | 500 | Aucune réaction défavorable reliée au médicament. | ||||||
| 14 semaines, i.v. | Rat, 15 | 20, 100, 500 | 500 | Aucun changement relié au traitement. | ||||||
1 Bien que plusieurs autres études aient été menées sur le sujet, cette liste présente les principales études qui ont servi à évaluer l’innocuité de ce médicament. Tableau 20 : Principales études évaluant la toxicité subaiguë et chronique de PRIMAXIN® (suite)
| Durée | Espèces, nombre/ | Posologie | Posologie sans réaction | Principales réactions défavorables | ||||||
| sexe/groupe | (mg/kg/jour) | défavorable (mg/kg/jour) | ||||||||
| Études avec l’imipénem et la cilastatine sodique administrés conjointement (PRIMAXIN®) | ||||||||||
| 5 semaines, i.v., s.-c. | Rat, 15 | 20:20, 80:80 i.v. 320:320 s.-c. | 320:320 | Aucune réaction défavorable reliée au médicament. | ||||||
| 5 semaines, i.v., s.-c. | Singe, 3 | 20:20, 60:60 i.v. 180:180 s.-c. | 180:180 | Aucun changement relié au traitement. | ||||||
| 14 semaines, i.v., s.-c. | Rat, 15 | 20:20, 80:80, 320:320 | 320:320 | Aucun changement relié au traitement. | ||||||
| 14 semaines, s.-c. | Singe, nourrisson 3 | 20:20, 60:60, 180:180 | 180:180 | Aucune réaction défavorable reliée au médicament. | ||||||
| 10 semaines, s.-c. | Singe, nouveau-né 5 M, 3 F | 180:180 | 180:180 | Aucune réaction défavorable reliée au médicament. | ||||||
| 6 mois i.v., s.-c. | Rat, 30 | 20:20, 80:80 i.v. 320:320 s.-c. | 320:320 | Aucune réaction défavorable observée. | ||||||
| 6 mois, i.v., s.-c. | Singe, 4 | 20:20, 60:60 i.v. 180:180 s.-c. | 180:180 | Aucune réaction défavorable observée. | ||||||
Cilastatine sodique : On n’a observé aucune réaction défavorable après l’administration, par voie intraveineuse, de cilastatine sodique à des rats (15 mâles et 15 femelles par dose) recevant durant 14 semaines des doses pouvant atteindre 500 mg/kg, ou à des singes (3 mâles et 3 femelles par dose) recevant durant 5 semaines des doses pouvant atteindre 500 mg/kg. On a observé une très légère ou une légère dégénérescence du tube contourné proximal après l’administration, par voie sous-cutanée, de cilastatine sodique à des rats (15 mâles et 15 femelles par dose) recevant des doses de 1 250 ou de 3 125 mg/kg/jour. Après 5 semaines de traitement à ces posologies, on n’a observé aucune nécrose tubulaire, ni aucun changement dans les autres tissus. La fonction rénale est demeurée normale.
Imipénem-cilastatine sodique : L’administration concomitante de cilastatine sodique et d’imipénem dans la proportion de 1:1 a permis d’éviter les effets néphrotoxiques de l’imipénem chez le lapin et le singe, même avec des doses de 360 mg/kg/jour et de 180 mg/kg/jour, respectivement. À ces posologies, on observe de la néphrotoxicité lorsque l’imipénem est administré sans cilastatine. Cet effet protecteur de la cilastatine a été observé chez les singes à qui l’on avait administré conjointement, durant 6 mois, de l’imipénem et de la cilastatine.
Des études sur les lapins ont démontré que la cilastatine sodique prévient les effets néphrotoxiques de l’imipénem en bloquant son entrée dans les cellules tubulaires; cette action est apparemment distincte de l’inhibition obtenue à la suite de l’administration de déshydropeptidase-I.
Génotoxicité : Aucun signe de génotoxicité d’origine médicamenteuse n’a été observé lors des tests effectués avec l’imipénem ou la cilastatine sodique. La liste de ces tests figure au tableau 21. Tableau 21 : Principales études évaluant la génotoxicité de PRIMAXIN®
| Genre | Espèces, nombre/ | Posologie | Principaux effets | ||||||
| d’étude | sexe/groupe | (mg/kg/jour) | |||||||
| Études avec l’imipénem seul | |||||||||
Effets mutagènes | Cellules V-79 | Concentration finale de 3, 10, 20, 36 mM dans le milieu de culture | Aucun signe d’activité mutagène. | ||||||
| Études avec la cilastatine sodique seule | |||||||||
Effets mutagènes | Mutagénèse microbienne (S. typhimurium) | Avec et sans S-9** : 30, 100, 300, 1 000, 2 000 mcg/boîte de Petri | Aucune réaction. | ||||||
| Études avec l’imipénem et la cilastatine sodique administrés conjointement (PRIMAXIN®) | |||||||||
Effets mutagènes | Cellules V-79 | Avec S-9 : 1, 3, 4, 5, 7, 9, 11 mM Sans S-9 : 3, 5, 10, 15 mM | Aucun signe d’activité mutagène. | ||||||
Effets mutagènes | Synthèse spontanée de l’ADN, hépatocytes de rat | Concentration finale de 3, 10, 14, 22 mM dans le milieu de culture | Aucune augmentation dans les noyaux marqués. | ||||||
Effets mutagènes | Cytogénétique in vivo, moelle osseuse de souris | 59, 197, 590 mg/kg | Aucune aberration chromosomique n’a été remarquée. | ||||||
Effets mutagènes | Cytogénétique in vitro (détermination des doses) | Avec et sans S-9 : 0,2, 0,67, 2,0, 6,7, 20 mM et 2,0, 6,7, 20, 67 mcM | Fréquence plus élevée d’échanges entre les chromatides sœurs; l’étude a été reprise et des tests d’échanges in vitro et in vivo entre les chromatides sœurs ont été effectués (voir l’étude mentionnée ci-après). | ||||||
Effets mutagènes | Recherche in vitro d’aberrations chromosomiques | Avec S-9 : 8,5, 6,4, 4,2, 2,1 et 1,1 mM; sans S-9 : 21,2, 1,2; 17,0, 12,7, 8,5, 4,2 mM | Aucune réaction. | ||||||
** Activation de la réaction à l’aide d’extraits enzymatiques (microsomes) de foie de rats Toxicologie pour la reproduction et le développement : Le tableau 22 dresse la liste des principales études ayant servi à mesurer l’effet de l’imipénem et de la cilastatine sodique, administrés seuls ou conjointement, sur la reproduction et le développement fœtal.
Fertilité
On a évalué l’effet de l’imipénem-cilastatine sodique sur la fertilité de rats mâles et femelles à qui l’on avait administré des doses d’imipénem-cilastatine sodique pouvant atteindre 320:320 mg/kg/jour. Les mâles avaient reçu le médicament pendant les 12 semaines précédant la période d’accouplement et jusqu’à la fin de celle-ci. Les femelles avaient reçu le médicament pendant les 15 jours précédant la période d’accouplement, durant celle-ci et jusqu’au 19e jour de la gestation.
Le seul effet de l’imipénem-cilastatine sodique observé dans ces études a été une très légère toxicité, bien que statistiquement significative, sur l’embryon et le fœtus, qui s’est traduite par une augmentation du taux de résorption dans les groupes qui avaient reçu 80:80 et 320:320 mg/kg/jour, et par une diminution du nombre de fœtus vivants par femelle gravide chez ceux qui avaient reçu 20:20 et 80:80 mg/kg/jour. Aucune diminution dans le nombre de fœtus vivants par femelle gravide n’a été observée à la posologie la plus élevée, et le nombre de ratons vivants par femelle gravide, le premier jour du post-partum, était comparable à celui du groupe témoin à toutes les posologies. La fréquence d’ossification incomplète des sternèbres a augmenté légèrement dans le groupe qui avait reçu 320:320 mg/kg/jour, comparativement au groupe témoin. Bien que ces effets soient à peine perceptibles et de faible amplitude, ils laissent supposer que, chez le rat, l’imipénem-cilastatine sodique aurait, à doses élevées, un léger effet embryotoxique.
Tableau 22 : Principales études évaluant la toxicité de PRIMAXIN® sur la reproduction1
| Genre d’étude | Espèces, | Posologie | Principaux effets | ||||
| nombre/sexe/groupe | (mg/kg/jour) | ||||||
| Études avec l’imipénem seul | |||||||
| Effets tératogènes, i.v. | Rat, 23 | 100, 300, 900 | Aucun signe de malformations fœtales; aucun effet sur la croissance et le comportement après la naissance. | ||||
| Effets tératogènes, i.v. | Lapin, 20 | 10, 30, 60 | Aucun effet tératogène. | ||||
| Études avec la cilastatine sodique seule | |||||||
| Effets tératogènes, i.v./s.-c. | Rat, 25 | 40, 200, 1 000 | Aucun effet tératogène. | ||||
| Effets tératogènes, i.v./s.-c. | Lapin, 10 | 30, 100, 300 | Aucun effet tératogène. | ||||
| Études avec l’imipénem et la cilastatine sodique administrés conjointement (PRIMAXIN®) | |||||||
| Fertilité, i.v./s.-c. (sans examen après le sevrage) | Rat, 15 mâles, 30 femelles | 20:20, 80:80, 320:320 | Aucun signe d’effet défavorable sur la fertilité (légère diminution du poids du fœtus vivant à la dose de 320:320). | ||||
| Effets tératogènes, i.v. | Souris, 25 | 20:20, 80:80, 320:320 | Aucun effet tératogène. | ||||
| Effets tératogènes, i.v./s.-c. (avec examen postnatal) | Rat, 35 | 20:20, 80:80, 320:320 | Aucun effet tératogène, aucun effet défavorable sur la croissance et le comportement après la naissance. | ||||
| Fin de gestation et allaitement, i.v./s.-c. | Rat, 20 | 20:20, 80:80, 320:320 | Aucun effet défavorable observé. | ||||
| Effets tératogènes, i.v./s.-c. | Macaque, 11 (i.v.), 14 (s.-c.) | i.v. : 40:40 s.-c. : 160:160 | Vomissements, perte de poids, décès, avortements aux 2 posologies; l’examen histologique n’a pas mis en évidence la cause des décès. Aucun signe d’effet tératogène. | ||||
| Effets tératogènes, perfusion | Macaque, 45 (total) | 100:100 | Administration quotidienne en perfusion, à raison de 3 mg/mL, pendant des périodes de 10 jours (jours 21 à 30, 31 à 40 et 41 à 50). Aucune relation apparente entre la toxicité provoquée par le médicament (vomissements) et l’embryotoxicité. | ||||
1 Bien que plusieurs autres études aient été menées pour évaluer divers aspects de la reproduction, cette liste présente les études qui ont servi à évaluer l’innocuité de PRIMAXIN®.
Tératologie
Aucun signe d’effet tératogène n’a été observé chez des rats ou des lapins qui avaient reçu de l’imipénem et de la cilastatine sodique, administrés seuls ou conjointement. Chez le rat, l’imipénem seul a été administré à des posologies pouvant atteindre 900 mg/kg/jour, la cilastatine sodique seule, à des posologies pouvant atteindre 1 000 mg/kg/jour et l’association d’imipénem et de cilastatine sodique, à des posologies pouvant atteindre 320:320 mg/kg/jour.
L’intolérance caractéristique des lapins aux céphalosporines s’est manifestée au cours d’une étude où l’on avait administré, à des animaux de cette espèce, de l’imipénem seul à une posologie pouvant atteindre 60 mg/kg/jour. On a constaté des signes de toxicité chez la mère, le fœtus et l’embryon à cette posologie. Les effets toxiques observés sur le fœtus et l’embryon seraient dus à la toxicité excessive chez la mère observée au cours de ces études. Même en présence de ces effets toxiques, aucun effet tératogène n’a été observé. L’administration de cilastatine sodique seule à des lapins, à des doses pouvant atteindre 300 mg/kg/jour, n’a pas non plus entraîné d’effet tératogène.
Singes : Lors d’une étude de détermination des doses, on a administré chaque jour, durant 30 jours, de l’imipénem-cilastatine sodique, par injection intraveineuse rapide, à des macaques femelles non gravides à raison de 20:20, 60:60 et 120:120 mg/kg/jour (4 femelles par groupe) dans le but d’établir les régimes posologiques pour les études subséquentes. Un autre groupe de 4 femelles non gravides a reçu également, durant 30 jours, 180:180 mg/kg/jour de médicament par voie sous-cutanée alors qu’un groupe témoin de 4 singes recevait par voie intraveineuse du chlorure de sodium à 0,9 %. Dans les groupes qui avaient reçu 60:60 et 120:120 mg/kg/jour, des vomissements et de la diarrhée sont survenus chez quelques singes une ou deux fois durant le traitement. Trois animaux qui avaient reçu par voie sous-cutanée 180:180 mg/kg/jour de médicament ont présenté des diarrhées épisodiques durant le traitement.
Lors d’une étude, des macaques gravides ont reçu, par injection intraveineuse rapide, des doses de 40:40 mg/kg/jour et, par injection sous-cutanée, des doses de 160:160 mg/kg/jour, du 20e au 50e jour de la gestation (11 et 14 singes par groupe, respectivement). Un groupe témoin de 14 guenons gravides ont reçu, par voie intraveineuse, un soluté de chlorure de sodium à 0,9 %. Les deux régimes posologiques d’imipénem-cilastatine sodique se sont révélés toxiques pour la mère et ont entraîné des décès, une diminution de l’appétit, une perte de poids, de la diarrhée et des vomissements. Dans ces deux groupes, 7 guenons sur 11 et 5 guenons sur 14 ont respectivement perdu leur embryon. On considère ces résultats comme une preuve évidente de la toxicité de ces régimes posologiques pour la mère. Il n’y a eu aucun signe d’effet tératogène chez les fœtus survivants.
Dans une étude visant à déterminer la distribution et le métabolisme de l’imipénem-cilastatine sodique chez des macaques, gravides et non gravides (4 ou 5 guenons par groupe), on a administré chaque jour durant 10 jours, 100:100 mg/kg de médicament en injection intraveineuse rapide, la première et la dernière dose contenant de l’imipénem radioactif. Les résultats obtenus laissent croire que le métabolisme ou la distribution ne sont pas la cause directe de la sensibilité accrue des guenons gravides à la toxicité produite par l’imipénem-cilastatine sodique.
Lors d’une étude sur des macaques, on a administré de l’imipénem-cilastatine sodique (100:100 mg/kg/jour) en perfusion lente, à des groupes de 10 guenons gravides, durant 3 périodes consécutives de 10 jours (jours 21 à 30, 31 à 40 et 41 à 50). On a administré l’excipient, de la même façon, à trois groupes de 5 guenons gravides. La gravidité a été confirmée par des tests de gonadotrophine chorionique de macaque et la poursuite de la gestation a été vérifiée par des échographies périodiques. Avant la parturition, les fœtus ont été extraits par césarienne et examinés pour déceler toute malformation. Malgré l’absence de malformations externes, viscérales et squelettiques des fœtus, on a constaté une augmentation dans la fréquence des mortalités embryonnaires et fœtales chez les guenons qui avaient reçu le médicament (7 sur 30, 23 %), comparativement aux groupes témoins (0 sur 15, 0 %). Chez 4 des 7 guenons qui ont perdu leurs embryons ou leurs fœtus, des signes de toxicité avaient été observés chez la mère (vomissements ou nausées, ou les deux, pendant ou après le traitement).
Gestation et développement post-natal
L’effet de l’imipénem-cilastatine sodique durant la gestation et la période post-natale a été étudié chez des rates ayant reçu des doses pouvant atteindre 320:320 mg/kg/jour. L’imipénem-cilastatine sodique n’a pas influencé la croissance ou la survie de la descendance.