


Monographie de produit - Recarbrio
1 Indications
RECARBRIO® est indiqué pour le traitement des infections suivantes causées par les souches sensibles des microorganismes à Gram négatif énumérés ci-dessous (voir 15 Microbiologie) :
Pneumonie bactérienne acquise à l’hôpital et pneumonie bactérienne sous ventilation assistée
(PBAH/PBVA)
RECARBRIO® est indiqué chez les patients de 18 ans et plus pour le traitement de la pneumonie bactérienne acquise à l’hôpital et de la pneumonie bactérienne sous ventilation assistée (PBAH/PBVA) causées par le complexe Acinetobacter calcoaceticus-baumannii, Citrobacter freundii, Citrobacter koseri, Enterobacter cloacae, Escherichia coli, Haemophilus influenzae, Klebsiella aerogenes, Klebsiella oxytoca, Klebsiella pneumoniae, Pseudomonas aeruginosa et Serratia marcescens.
Infections urinaires compliquées (IUc), y compris la pyélonéphrite
RECARBRIO® est indiqué chez les patients de 18 ans et plus pour qui les options thérapeutiques sont limitées, voire inexistantes, pour ce qui est de la prise en charge des infections urinaires compliquées (IUc), y compris la pyélonéphrite, causées par Enterobacter cloacae, Escherichia coli, Klebsiella aerogenes, Klebsiella pneumoniae et Pseudomonas aeruginosa.
L’approbation de cette indication repose sur des données cliniques limitées concernant l’innocuité et l’efficacité de RECARBRIO® (voir 14 Études cliniques et 8.2 Effets indésirables observés au cours des études cliniques).
Infections intra-abdominales compliquées (IIAc)
RECARBRIO® est indiqué chez les patients de 18 ans et plus pour qui les options thérapeutiques sont limitées, voire inexistantes, pour ce qui est de la prise en charge des infections intra-abdominales compliquées (IIAc) causées par Bacteroides caccae, Bacteroides fragilis, Bacteroides ovatus, Bacteroides stercoris, Bacteroides thetaiotaomicron, Bacteroides uniformis, Bacteroides vulgatus, Citrobacter freundii, Enterobacter cloacae, Escherichia coli, Fusobacterium nucleatum, Klebsiella aerogenes, Klebsiella oxytoca, Klebsiella pneumoniae, Parabacteroides distasonis et Pseudomonas aeruginosa.
L’approbation de cette indication repose sur des données cliniques limitées concernant l’innocuité et l’efficacité de RECARBRIO® (voir 14 Études cliniques et 8.2 Effets indésirables observés au cours des études cliniques).
Utilisation
Pour réduire l’apparition de bactéries pharmacorésistantes et pour maintenir l’efficacité de RECARBRIO® et des autres médicaments antibactériens, RECARBRIO® doit être utilisé uniquement pour traiter ou prévenir les infections pour lesquelles il est démontré ou fortement présumé que des bactéries sensibles en sont la cause. Lorsque des renseignements concernant les cultures et la sensibilité sont disponibles, il faut en tenir compte au moment de choisir ou de modifier un traitement antibactérien. En l’absence de telles données, les profils locaux d’épidémiologie et de sensibilité peuvent contribuer au choix empirique du traitement.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de RECARBRIO® chez les enfants âgés de moins de 18 ans n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada (voir 4.2 Posologie recommandée et ajustement posologique et 7.1.3 Enfants et adolescents).
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Aucune différence globale quant à l’efficacité et à l’innocuité du produit n’a été observée entre les personnes âgées et les patients plus jeunes; cependant, on ne peut pas écarter la possibilité d’une sensibilité plus élevée chez certains patients âgés (voir 7.1.4 Personnes âgées).
2 Contre-indications
RECARBRIO® est contre-indiqué :
- chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- chez les patients ayant déjà eu une réaction grave d’hypersensibilité à des antibactériens de la classe des bêta-lactamines.
4 Posologie et administration
4.2 Posologie recommandée et ajustement posologique
- Posologie recommandée chez les adultes
La posologie recommandée pour RECARBRIO® est de 1,25 g (500 mg d’imipénem, 500 mg de cilastatine et 250 mg de rélébactam) administré toutes les 6 heures par perfusion intraveineuse (i.v.) sur une période de 30 minutes chez les patients de 18 ans ou plus dont la clairance de la créatinine (ClCr) est supérieure ou égale à 90 mL/min. Une réduction de la dose de RECARBRIO® est recommandée chez les patients dont la ClCr est inférieure à 90 mL/min, comme l’indique le Tableau 1.
- Ajustement de la posologie chez les patients atteints d’insuffisance rénale
Un ajustement de la posologie est recommandé chez les patients présentant une insuffisance rénale. Il faut réduire la dose de RECARBRIO® chez les patients dont la ClCr est inférieure à 90 mL/min, comme l’indique le Tableau 1. Chez les patients dont la fonction rénale varie, il faut surveiller la ClCr. Pour calculer la ClCr, il faut utiliser la méthode de Cockcroft-Gault décrite ci-dessous :
ClCr (homme) = _poids (kg) × (140 – âge [années])__
72 × créatinine sérique (mg/100 mL)
ClCr (femme) = 0,85 × valeur obtenue ci-dessus
Tableau 1 – Ajustements de la posologie de RECARBRIO® chez les patients adultes atteints d’insuffisance rénale
| Clairance de la créatinine (mL/min)* | Dose recommandée pour RECARBRIO® (imipénem/cilastatine/rélébactam) [mg]† |
| 60 à 89 | 1 gramme (imipénem à 400 mg, cilastatine à 400 mg et rélébactam à 200 mg) |
| 30 à 59 | 0,75 gramme (imipénem à 300 mg, cilastatine à 300 mg et rélébactam à 150 mg) |
| 15 à 29 ou insuffisance rénale au stade terminal (IRST)‡ sous hémodialyse | 0,5 gramme (imipénem à 200 mg, cilastatine à 200 mg et rélébactam à 100 mg) |
* Calculée à partir de l’équation de Cockcroft-Gault. † Administrée par voie i.v. sur une période de 30 minutes, toutes les 6 heures. ‡ L’administration doit toujours avoir lieu après une séance d’hémodialyse. RECARBRIO® est fourni sous forme d’association à dose fixe dans un flacon unidose; la dose de chaque composant sera ajustée dans les mêmes proportions lors de la préparation. | |
On ne doit pas administrer RECARBRIO® aux patients qui ne sont pas soumis à une hémodialyse et dont la ClCr est inférieure à 15 mL/min, à moins qu’ils ne soient soumis à une hémodialyse dans les 48 heures suivant l’administration de RECARBRIO®. On ne dispose pas de suffisamment de données pour recommander l’utilisation de RECARBRIO® chez les patients soumis à la dialyse péritonéale.
- Posologie recommandée chez les patients qui sont soumis à une hémodialyse Chez les patients dont la ClCr est inférieure à 15 mL/min et qui sont soumis à une hémodialyse, il faut suivre les recommandations posologiques s’appliquant aux patients dont la ClCr est inférieure à 30 mL/min et supérieure ou égale à 15 mL/min, comme l’indique le Tableau 1 ci-dessus. L’imipénem, la cilastatine et le rélébactam sont tous les trois éliminés du sang durant l’hémodialyse. RECARBRIO® doit être administré après une séance d’hémodialyse, puis à intervalles réguliers à partir de la fin de cette séance d’hémodialyse.
- Posologie recommandée chez les enfants
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique.
4.3 Reconstitution
Produits parentéraux :
- Préparation de la solution de RECARBRIO® pour l’administration par voie intraveineuse RECARBRIO® est offert sous forme de poudre sèche dans un flacon à dose unique. Il doit être reconstitué et dilué au moyen d’une technique aseptique avant d’être administré par perfusion intraveineuse, en suivant les directives indiquées ci-dessous.
Pour préparer la solution pour perfusion, il faut transférer le contenu du flacon dans un sac pour perfusion renfermant 100 mL de diluant approprié. Liste des diluants appropriés :
- Chlorure de sodium à 0,9 % injectable, USP
- Dextrose à 5 % injectable, USP
- Dextrose à 5 % et chlorure de sodium à 0,9 % injectables, USP
- Dextrose à 5 % et chlorure de sodium à 0,45 % injectables, USP
- Dextrose à 5 % et chlorure de sodium à 0,225 % injectables, USP
- Prélever 20 mL (deux fois 10 mL) de diluant du sac de perfusion approprié et reconstituer le contenu du flacon en y ajoutant 10 mL de diluant. La suspension reconstituée ne doit pas être administrée directement par perfusion intraveineuse.
- Après reconstitution, bien agiter le flacon et transférer la suspension obtenue dans les 80 mL restants dans le sac de perfusion.
- Ajouter les 10 mL de diluant pour perfusion restants dans le flacon et bien agiter afin de s’assurer que le contenu du flacon soit complètement transféré; répéter le transfert de la suspension obtenue dans la solution pour perfusion avant l’administration. Agiter le mélange obtenu jusqu’à ce qu’il soit limpide.
Les solutions reconstituées de RECARBRIO® peuvent varier d’incolores à jaunes. Toute variation
à l’intérieur de cette gamme de couleurs n’affecte pas l’efficacité du produit.
Les médicaments pour administration parentérale doivent être examinés visuellement afin de vérifier l’absence de particules et de coloration anormale avant l’administration, dès lors que la solution et son contenant le permettent. Jeter le flacon si la solution est de couleur anormale ou si des particules sont visibles (voir 11 Conservation, stabilité et mise au rebut).
- Préparation de la solution de RECARBRIO® pour l’administration par voie intraveineuse chez les patients atteints d’insuffisance rénale
Dans le cas des patients atteints d’insuffisance rénale, une dose réduite de RECARBRIO® sera administrée (voir 4.2 Posologie recommandée et ajustement posologique). Il convient donc de préparer 100 mL de solution pour perfusion, de la manière décrite ci-dessus, de prélever le volume indiqué et de jeter l’excédent conformément au Tableau 2.
Tableau 2 – Préparation de doses réduites de RECARBRIO® pour l’administration intraveineuse chez les patients atteints d’insuffisance rénale
| Clairance de la créatinine (mL/min)* | Posologie pour RECARBRIO® (imipénem/cilastatine/ rélébactam) [mg] | Volume (mL) de solution à prélever du sac de perfusion de 100 mL et à éliminer de la préparation | Volume (mL) de solution pour perfusion finale nécessaire pour l’administration de la dose réduite |
| 60 à 89 | 1 g (imipénem à 400 mg, cilastatine à 400 mg et rélébactam à 200 mg) | 20 | 80 |
| 30 à 59 | 0,75 g (imipénem à 300 mg, cilastatine à 300 mg et rélébactam à 150 mg) | 40 | 60 |
| 15 à 29 ou IRST sous hémodialyse | 0,5 g (imipénem à 200 mg, cilastatine à 200 mg et rélébactam à 100 mg) | 60 | 40 |
* Calculée à partir de l’équation de Cockcroft-Gault chez l’adulte. Médicaments injectables et autres fournitures compatibles et incompatibles en vue de l’administration intraveineuse
4.4 Administration
Médicaments compatibles
La compatibilité physique de RECARBRIO® avec certains médicaments injectables a été évaluée dans deux diluants d’utilisation courante. La liste ci-dessous énumère les médicaments compatibles avec le diluant compatible correspondant (soit du dextrose à 5 % pour injection ou du chlorure de sodium à 0,9 % pour injection, USP). Il ne faut pas administrer de façon concomitante, et par la même tubulure de perfusion (ou canule), RECARBRIO® et d’autres médicaments qui ne sont pas énumérés ci-dessous, car aucune donnée sur la compatibilité n’est disponible. Se reporter aux renseignements d’ordonnance de chacun des médicaments pour confirmer leur compatibilité en vue d’une administration simultanée.
Liste des médicaments injectables compatibles pour utilisation avec une solution de dextrose à 5 % pour injection, USP ou une solution de chlorure de sodium à 0,9 % pour injection, USP comme diluant
- dexmédétomidine
- dopamine
- épinéphrine
- fentanyl
- héparine
- midazolam
- norépinéphrine
- phényléphrine
Matériaux de sacs et trousses pour perfusion intraveineuse compatibles
RECARBRIO® est compatible avec les matériaux des sacs et les trousses pour perfusion intraveineuse suivants. Tout matériau de sac ou trousse pour perfusion intraveineuse qui ne figure pas dans la liste ci-dessous ne doit pas être utilisé.
Matériaux de sacs pour perfusion intraveineuse
Polychlorure de vinyle (PVC) et polyoléfine (polypropylène et polyéthylène)
Matériaux de trousses pour perfusion intraveineuse (avec tubulure)
PVC + phtalate de bis(2-éthylhexyle) [DEHP] et PVC avec un revêtement en polyéthylène (PE)
Cathéters
Un seul type de cathéter, fait en polymère d’éthylène-propylène fluoré (FEP de l’anglais fluorinated ethylene-propylene), a été inclus dans l’étude de compatibilité. Étant donné que le cathéter est peu exposé à la solution de perfusion, sa contribution à la compatibilité est jugée négligeable; par conséquent, d’autres types de cathéters qui n’ont pas été inclus dans l’étude de compatibilité peuvent être considérés comme acceptables.
Médicaments injectables incompatibles
Médicaments incompatibles
RECARBRIO® pour solution pour perfusion est physiquement incompatible avec le propofol dans une solution de dextrose à 5 % pour injection, USP ou une solution de chlorure de sodium à 0,9 % pour injection, USP.
MISE EN GARDE :
LE CONTENU DU FLACON NE DOIT PAS ÊTRE ADMINISTRÉ DIRECTEMENT.
Les doses reconstituées de RECARBRIO® doivent être administrées en perfusion intraveineuse toutes les 6 heures sur une période de 30 minutes chez les patients de 18 ans ou plus dont la clairance de la créatinine (ClCr) est supérieure ou égale à 90 mL/min. Une réduction de la dose de RECARBRIO® est recommandée chez les patients dont la ClCr est inférieure à 90 mL/min (voir 4.2 Posologie recommandée et ajustement posologique).
4.5 Dose oubliée
Si une dose prévue est omise, elle doit être administrée dès que possible. Les doses suivantes doivent être administrées à intervalles de 6 heures à partir du nouvel horaire d’administration du médicament.
5 Surdose
En cas de surdose, il faut cesser le traitement au moyen de RECARBRIO® et entreprendre le traitement d’appoint général axé sur la suppression des symptômes. L’imipénem, la cilastatine et le rélébactam peuvent être éliminés par hémodialyse. On ne dispose pas d’information clinique sur l’utilisation de l’hémodialyse pour traiter une surdose.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 3 – Formes posologiques, teneurs et composition
Description
RECARBRIO® (imipénem, cilastatine et rélébactam) est une poudre pour solution pour perfusion de couleur blanche à jaune pâle. Chaque flacon à dose unique contient 530 mg d’imipénem monohydraté équivalant à 500 mg d’imipénem, 531 mg de cilastatine sodique équivalant à 500 mg de cilastatine et 263 mg de rélébactam monohydraté équivalant à 250 mg de rélébactam.
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/ | ||||
| composition | ||||
| Intraveineuse | 500 mg d’imipénem, 500 mg de cilastatine (sous forme de cilastatine sodique) et 250 mg de rélébactam par flacon | 20 mg de bicarbonate de sodium comme tampon | ||
7 Mises en garde et précautions
Appareil digestif
Diarrhée associée à Clostridioides difficile
La diarrhée associée à Clostridioides difficile (DACD) a été rapportée en association avec presque tous les agents antibactériens, y compris RECARBRIO® et la gravité peut varier de la diarrhée bénigne à la colite mortelle. Un diagnostic de DACD doit être envisagé chez tous les patients qui présentent une diarrhée après l’administration d’un antibactérien. Une évaluation attentive des antécédents médicaux du patient est requise, car une DACD peut survenir plus de deux mois après l’administration d’antibactériens.
En cas de DACD suspectée ou confirmée, l’arrêt du traitement avec RECARBRIO® et l’administration d’un traitement spécifique vis-à-vis de C. difficile doivent être envisagés.
Réactions d’hypersensibilité
Des réactions d’hypersensibilité (anaphylactiques) graves et parfois fatales ont été rapportées chez des patients traités par des bêta-lactamines. Ces réactions surviennent plus fréquemment chez des patients ayant des antécédents de réactions d’hypersensibilité à plusieurs allergènes. Avant d’instaurer le traitement avec RECARBRIO®, il est important de bien se renseigner sur les réactions antérieures d’hypersensibilité aux carbapénems, aux pénicillines, aux céphalosporines, à d’autres bêta-lactamines et à divers allergènes. Il faut cesser le traitement dès l’apparition d’une réaction allergique à RECARBRIO®.
Si une réaction allergique à RECARBRIO® survient, le traitement doit être interrompu et des mesures appropriées doivent alors être prises. Dans le cas d’une réaction anaphylactique grave, il faut instaurer sans tarder un traitement avec de l’épinéphrine et avoir recours à d’autres mesures d’urgence.
Augmentation du risque de convulsions lié à l’interaction avec l’acide valproïque
L’administration concomitante de RECARBRIO® et d’acide valproïque/de divalproex sodique est déconseillée. Des antibactériens n’appartenant pas à la famille des carbapénems doivent être envisagés pour le traitement des infections chez les patients dont les crises convulsives sont adéquatement maîtrisées avec l’acide valproïque ou le divalproex sodique. Si l’administration de RECARBRIO® est nécessaire, un traitement anticonvulsivant supplémentaire doit être envisagé (voir 9 Interactions médicamenteuses).
Système nerveux
Des effets indésirables sur le système nerveux central (SNC), tels que des convulsions, des états confusionnels et une activité myoclonique, ont été rapportés lors du traitement par imipénem/cilastatine (des composants de RECARBRIO®), en particulier en cas d’administration d’imipénem à des doses supérieures à celles recommandées. Ces cas ont été rapportés plus fréquemment chez les patients présentant des troubles du SNC (p. ex., des lésions cérébrales ou des antécédents de convulsions) ou un dysfonctionnement rénal, ou les deux.
Appareil cutané
RECARBRIO® renferme de l’imipénem, un antibiotique de la famille des bêta-lactamines. Des réactions indésirables cutanées sévères, telles que la pustulose exanthématique aiguë généralisée (PEAG), le syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes généraux (syndrome DRESS, de l’anglais drug reaction with eosinophilia and systemic symptoms), le syndrome de Stevens-Johnson (SSJ) et la nécrose épidermique toxique (NET), ont été rapportées après un traitement avec des bêta-lactamines. Si l’on soupçonne une réaction indésirable cutanée sévère, il faut cesser l’administration de RECARBRIO® et instaurer un traitement adéquat ou prendre les mesures qui s’imposent.
7.1 Populations particulières
7.1.1 Grossesse
On ne doit administrer RECARBRIO® aux femmes enceintes que si les bienfaits escomptés justifient les risques éventuels pour la mère et le fœtus. Les données recueillies chez l’humain sont insuffisantes pour établir s’il existe un risque d’anomalies congénitales majeures, de fausse couche ou d’événements maternels ou fœtaux indésirables associé à la prise de RECARBRIO®, d’imipénem, de cilastatine ou de rélébactam pendant la grossesse.
Des études sur la reproduction, pendant lesquelles des doses de RECARBRIO® ont été administrées en bolus intraveineux, ont permis de constater, chez des lapines et des macaques de Buffon gravides, une intolérance évidente à l’association imipénem-cilastatine sodique (y compris des vomissements, une diminution de l’appétit, une perte de poids, de la diarrhée et le décès) à des doses équivalant à la dose moyenne chez l’humain, alors que cette intolérance n’a pas été constatée chez les animaux non gravides de ces deux espèces, ou d’autres espèces. Dans d’autres études, l’association imipénem-cilastatine sodique a été bien tolérée à des doses équivalentes ou supérieures (jusqu’à 11 fois la dose moyenne chez l’humain), chez des rates et des souris gravides (voir 16 Toxicologie non clinique).
7.1.2 Allaitement
L’imipénem et la cilastatine sont excrétés en faibles quantités dans le lait maternel humain, toutefois on ignore si le rélébactam est excrété dans le lait maternel humain. Les données concernant les effets sur l’enfant allaité ou sur la production de lait sont manquantes ou insuffisantes. Des données disponibles chez l’animal ont montré que le rélébactam est excrété dans le lait de rates.
Il faut tenir compte tant du développement du nourrisson et des bienfaits de l’allaitement sur sa santé que du besoin de RECARBRIO® pour l’état clinique de la mère, sans oublier les effets indésirables possibles du médicament ou de la maladie sous-jacente de la mère pour l’enfant allaité.
7.1.3 Enfants et adolescents
D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de RECARBRIO® chez les enfants âgés de moins de 18 ans n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Aucun ajustement posologique n’est requis en fonction de l’âge. Chez les personnes âgées, la posologie doit être ajustée selon leur fonction rénale (voir 4 Posologie et administration et 10 Pharmacologie clinique).
Dans le cadre d’études cliniques de phases II et III, sur les 465 patients traités avec IMI + REL ou RECARBRIO®, 148 (31,8 %) étaient âgés de 65 ans ou plus, dont 55 (11,8 %) ayant 75 ans ou plus. Aucune différence globale quant à l’innocuité et à l’efficacité du produit n’a été observée entre les personnes âgées et les patients plus jeunes; cependant, on ne peut pas écarter la possibilité d’une sensibilité plus élevée chez certains patients âgés.
RECARBRIO® est en grande partie excrété par les reins, et le risque d’effets indésirables avec RECARBRIO® pourrait être plus élevé chez les patients atteints d’insuffisance rénale. Étant donné que les patients âgés sont plus susceptibles de présenter une altération de la fonction rénale, on doit user de prudence dans le choix de la posologie chez ces derniers et il peut être utile de surveiller leur fonction rénale.
Limites des données cliniques
L’utilisation de RECARBRIO® pour traiter des cas d’infection urinaire compliquée (IUc), y compris la pyélonéphrite, et d’infection intra-abdominale compliquée (IIAc) repose sur l’expérience avec l’association imipénem/cilastatine, les analyses des propriétés pharmacocinétiques et pharmacodynamiques de l’imipénem et du rélébactam, le traitement avec RECARBRIO® des infections causées par des agents sensibles à l’imipénem (les IUc, y compris la pyélonéphrite, et les IIAc), ainsi que sur l’expérience limitée relative au traitement avec RECARBRIO® des infections causées par des agents non sensibles à l’imipénem (les IUc, y compris la pyélonéphrite, et les IIAc) [voir 10 Pharmacologie clinique et 14 Études cliniques).
Patients pour lesquels les options de traitement sont limitées : L’utilisation de RECARBRIO® pour le traitement de patients qui présentent des infections bactériennes multirésistantes aux médicaments et pour qui les options thérapeutiques sont limitées est fondée sur les analyses des propriétés pharmacocinétiques et pharmacodynamiques de l’imipénem et du rélébactam ainsi que sur l’extrapolation à partir de données limitées issues de l’étude de phase III RESTORE-IMI 1 (PN013), laquelle est décrite aux sections 10 Pharmacologie clinique et 14 Études cliniques.
8 Effets indésirables
8.1 Aperçu des effets indésirables
La section « Mises en garde et précautions » décrit plus en détail les effets indésirables graves suivants qui sont associés à l’utilisation de RECARBRIO® :
- Réactions d’hypersensibilité (voir 7 Mises en garde et précautions)
- Convulsions et autres effets indésirables liés au système nerveux central (voir 7 Mises en garde et précautions)
- Augmentation du risque de convulsions lié à l’interaction avec l’acide valproïque (voir 7 Mises en garde et précautions)
- Diarrhée associée à Clostridioides difficile (voir 7 Mises en garde et précautions)
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer la fréquence des réactions indésirables aux médicaments lors d’une utilisation réelle.
L’innocuité a été évaluée dans le cadre de quatre essais cliniques contrôlés par un comparateur actif et menés à double insu, dont deux essais de phase II portant sur la détermination de la dose et deux essais de phase III, RESTORE-IMI 1 (infections bactériennes causées par des agents non sensibles à l’imipénem) et RESTORE-IMI 2 (PBAH/PBVA). Dans le cadre des deux essais cliniques de phase II, l’un ayant porté sur les infections urinaires compliquées (IUc), y compris la pyélonéphrite, et l’autre, sur les infections intra-abdominales compliquées (IIAc), les patients ont reçu 500 mg d’imipénem/500 mg de cilastatine en association avec 250 mg ou 125 mg de rélébactam (IMI + REL) ou 500 mg d’imipénem/500 mg de cilastatine (IMI) en association avec un placebo.
Dans l’essai RESTORE-IMI 2 (PBAH/PBVA), les patients chez qui un diagnostic de PBAH ou de PBVA a été posé ont reçu soit RECARBRIO® (500 mg d’imipénem/500 mg de cilastatine/250 mg de rélébactam), soit 4 000 mg de pipéracilline/500 mg de tazobactam.
Dans l’essai RESTORE-IMI 1, les patients qui présentaient des infections causées par des agents non sensibles à l’imipénem, y compris la PBAH/PBVA, les IIAc et les IUc, ont été traités avec RECARBRIO® ou la colistine (sous forme de colistiméthate sodique); ils ont reçu une dose d’attaque de 300 mg d’activité de base colistine, suivie de 150 mg d’activité de base colistine (soit environ 360 mg de colistiméthate sodique ou environ 4,5 millions UI) en association avec l’IMI.
Au total, 731 patients adultes ayant reçu l’association IMI + REL ou RECARBRIO® et 499 patients ayant reçu des comparateurs ont pris part aux essais de phases II et III.
Essais cliniques de phase II
L’essai de phase II portant sur les IUc, y compris la pyélonéphrite, regroupait 198 patients adultes ayant reçu l’association IMI + REL et 100 patients ayant reçu l’IMI toutes les 6 heures par voie intraveineuse pendant 30 minutes. Après un traitement par voie i.v. d’au moins 4 jours, les patients pouvaient passer à la ciprofloxacine à prise orale (à raison de 500 mg par jour toutes les 12 heures) pour terminer leur traitement.
L’essai de phase II, lequel portait sur les IIAc, regroupait 233 patients adultes ayant reçu l’association IMI + REL, et 114 patients ayant reçu l’IMI toutes les 6 heures par voie intraveineuse pendant 30 minutes.
Dans le cadre de ces deux essais de phase II, la durée moyenne du traitement i.v. dans le groupe IMI + REL a été d’environ 7 jours. Les patients qui ont reçu au moins une dose d’IMI + REL étaient âgés d’environ 53 ans (intervalle de 18 à 90 ans), en moyenne. Il s’agissait surtout de patients de sexe masculin (52,9 %) et de race blanche (90,3 %).
Au cours du suivi prévu par le protocole, dans le cadre du traitement i.v. et des 14 jours qui ont suivi la fin du traitement, des effets indésirables sont survenus chez 11,8 % (51/431) des patients du groupe IMI + REL et chez 9,3 % (20/214) des patients du groupe IMI.
Le Tableau 4 dresse la liste des effets indésirables survenus chez au moins 1 % des patients ayant reçu l’association IMI + REL ou l’IMI dans le cadre des études cliniques de phase II.
Tableau 4 – Effets indésirables survenus chez au moins 1 % des patients ayant reçu soit l’association imipénem/cilastatine + rélébactam, soit l’association imipénem/cilastatine dans le cadre des études cliniques de phase II
| Terme privilégié | IMI + REL* (N = 431) n (%) | IMI† (N = 214) n (%) |
| Affections gastro-intestinales | ||
| Diarrhée | 10 (2,3 %) | 5 (2,3 %) |
| Nausées | 7 (1,6 %) | 8 (3,7 %) |
| Vomissements | 1 (0,2 %) | 3 (1,4 %) |
| Investigations | ||
| Augmentation du taux d’alanine aminotransférase (ALAT) | 6 (1,4 %) | 3 (1,4 %) |
| Augmentation du taux d’aspartate aminotransférase (ASAT) | 6 (1,4 %) | 2 (0,9 %) |
* Imipénem/cilastatine (500 mg/500 mg) + rélébactam (250 ou 125 mg), par voie i.v. toutes les 6 heures. † Imipénem/cilastatine (500 mg/500 mg), par voie i.v. toutes les 6 heures. | ||
Des effets indésirables graves sont survenus chez 0,5 % (2/431) des patients du groupe IMI + REL et chez 0,9 % (2/214) des patients du groupe IMI. Parmi les patients traités avec l’association IMI + REL, 0,7 % (3/431) sont décédés; aucun (0/214) décès n’est survenu dans le groupe de patients sous IMI. Des effets indésirables ayant mené à l’arrêt du traitement sont survenus chez 0,9 % (4/431) des patients du groupe IMI + REL et chez 1,9 % (4/214) des patients du groupe IMI. Dans chaque groupe, il n’y a pas eu plus d’un effet indésirable qui ait motivé l’abandon du traitement.
Essais cliniques de phase III
Essai sur la pneumonie bactérienne acquise à l’hôpital et la pneumonie bactérienne sous ventilation assistée (PBAH/PBVA) [RESTORE-IMI 2]
RESTORE-IMI 2 est un essai de phase III mené auprès de patients atteints de PBAH/PBVA et qui regroupait 266 patients adultes ayant reçu 500 mg d’imipénem/500 mg de cilastatine/250 mg de rélébactam et 269 patients ayant reçu 4 000 mg de pipéracilline/500 mg de tazobactam par voie i.v. pendant 30 minutes toutes les 6 heures. La durée moyenne du traitement i.v. était de 7 à 14 jours. L’âge moyen des participants à cet essai était de 59,6 ans (intervalle de 18 à 98 ans). Au total, 43,0 % des patients étaient âgés de 65 ans ou plus. La plupart (77,9 %) des patients étaient de race blanche, 69,3 % étaient de sexe masculin et 21,5 % présentaient une infection polymicrobienne. Le score APACHE II moyen des patients au début de l’étude était de 14,8; 47,9 % d’entre eux affichaient un score APACHE II initial supérieur à 15. Dans 23,8 % des cas, le score APACHE II était d’au moins 20, ce qui indiquait qu’il s’agissait de maladies plus graves. Au total, 241 (45,0 %) patients étaient sous ventilation au moment du recrutement; parmi eux, 194 (36,3 %) présentaient une PBVA et 66 (12,3 %) présentaient une PBAH sous ventilation assistée. Au début de l’étude, 6,2 % des patients présentaient une bactériémie concomitante, et 48,0 % des participants étaient atteints d’insuffisance rénale (ClCr < 90 mL/min).
Parmi tous les patients traités, des effets indésirables sont survenus au cours de la période de suivi prévue par le protocole, à savoir dans le cadre du traitement i.v. et des 14 jours qui ont suivi la fin du traitement, chez 85,0 % (226/266) des patients ayant reçu 500 mg d’imipénem/500 mg de cilastatine/250 mg de rélébactam et chez 86,6 % (233/269) des patients ayant reçu 4 000 mg de pipéracilline/500 mg de tazobactam. Le Tableau 5 dresse la liste des effets indésirables survenus chez au moins 1 % des patients ayant reçu soit 500 mg d’imipénem /500 mg de cilastatine/250 mg de rélébactam, soit 4 000 mg de pipéracilline/500 mg de tazobactam dans le cadre de l’étude portant sur la PBAH/PBVA (RESTORE-IMI 2).
Tableau 5 – Effets indésirables survenus chez au moins 1 % des patients ayant reçu soit 500 mg d’imipénem/500 mg de cilastatine/250 mg de rélébactam, soit 4 000 mg de pipéracilline/500 mg de tazobactam dans le cadre de l’étude portant sur la PBAH/PBVA (RESTORE-IMI 2)
Imipénem/cilastatine/rélébactama (N = 266) N (%) | Pipéracilline/tazobactamb (N = 269) N (%) | |
| Affections hématologiques et du système lymphatique | ||
| Thrombopénie | 4 (1,5 %) | 0 (0,0 %) |
| Affections gastro-intestinales | ||
| Diarrhée | 6 (2,3 %) | 6 (2,2 %) |
| Investigations | ||
| Augmentation du taux d’alanine aminotransférase (ALAT) | 6 (2,3 %) | 3 (1,1 %) |
Augmentation du taux d’aspartate aminotransférase (ASAT) | 6 (2,3 %) | 0 (0,0 %) |
| Augmentation de la phosphatase alcaline sanguine | 4 (1,5 %) | 1 (0,4 %) |
| Affections de la peau et du tissu sous-cutané | ||
| Éruption cutanée | 3 (1,1 %) | 1 (0,4 %) |
| a Imipénem/cilastatine (500 mg/500 mg) + rélébactam (250 mg), par voie i.v. toutes les 6 heures. b Pipéracilline/tazobactam (4 000 mg/500 mg), par voie i.v. toutes les 6 heures. | ||
Des réactions indésirables graves sont survenues chez 1,1 % (3/266) des patients ayant reçu 500 mg d’imipénem/500 mg de cilastatine/250 mg de rélébactam et chez 0,7 % (2/269) des patients ayant reçu 4 000 mg de pipéracilline/500 mg de tazobactam. Des décès ont été signalés chez 15 % (40/266) des patients ayant reçu 500 mg d’imipénem/500 mg de cilastatine/250 mg de rélébactam et chez 21,2 % (57/269) des patients ayant reçu 4 000 mg de pipéracilline/500 mg de tazobactam.
Des effets indésirables ayant mené à l’arrêt du traitement sont survenus chez 2,3 % (6/266) des patients du groupe imipénem/cilastatine/rélébactam (500 mg/500 mg/250 mg) et chez 1,5 % (4/269) des patients du groupe pipéracilline/tazobactam (4 000 mg/500 mg).
Essai sur les agents pathogènes présentant une résistance multiple aux médicaments (RESTORE-IMI 1)
RESTORE-IMI 1, l’essai de phase III portant sur les infections causées par des agents non sensibles à l’imipénem, regroupait 50 patients recrutés pour faire partie de l’un des deux groupes de patients répartis de façon aléatoire (selon un rapport 2:1) pour recevoir un traitement à l’insu (N = 47) ou d’un troisième groupe de patients non répartis de façon aléatoire pour recevoir un traitement en mode ouvert (N = 3). Au total, 31 des 47 patients répartis au hasard ont reçu RECARBRIO® (par voie i.v. pendant 30 minutes toutes les 6 heures) et 16 patients ont reçu la colistine (sous forme de colistiméthate sodique; dose d’attaque de 300 mg d’activité de base de colistine, suivie de 150 mg d’activité de base de colistine [soit environ 360 mg de colistiméthate sodique ou environ 4,5 millions UI] par voie i.v. pendant 30 minutes toutes les 12 heures) en association avec l’IMI (par voie i.v. pendant 30 minutes toutes les 6 heures). La durée moyenne du traitement i.v. avec RECARBRIO® dans le groupe de patients ayant reçu un traitement de manière aléatoire était de 10,9 jours (intervalle de 2 à 18 jours) et l’âge moyen de ces patients était de 56,1 ans (intervalle de 19 à 77 ans). Il s’agissait surtout de patients de sexe masculin (64,5 %) et de race blanche (83,9 %). Trois patients ont été inclus dans un groupe de traitement en mode ouvert, sans répartition aléatoire, et ont reçu RECARBRIO®. La durée moyenne du traitement avec RECARBRIO® chez ces trois patients était de 29,9 jours (intervalle de 7 à 42 jours), deux d’entre eux étaient des femmes et tous étaient de race blanche et âgés de 24 à 68 ans.
Patients répartis au hasard dans les groupes de traitement à l’insu
Parmi tous les patients traités, des effets indésirables sont apparus chez 16,1 % (5/31) de ceux ayant reçu RECARBRIO® comparativement à 31,3 % (5/16) de ceux ayant reçu l’association colistine + IMI. Les effets indésirables survenus chez au moins 2 patients dans l’un ou l’autre groupe de traitement comprenaient une diminution de la clairance de la créatinine et des étourdissements. Une diminution de la clairance de la créatinine a été rapportée chez 6,5 % (2/31) des patients recevant RECARBRIO® et chez 12,5 % (2/16) des patients recevant l’association colistine + IMI. Seuls les patients ayant reçu la colistine en association avec l’IMI (12,5 %, 2/16) ont déclaré avoir eu des étourdissements. Consultez le Tableau 6 ci-dessous, qui dresse la liste des effets indésirables survenus chez au moins 1 % des patients ayant reçu RECARBRIO® ou l’association colistine + IMI.
Tableau 6 – Effets indésirables survenus chez au moins 1 % des patients ayant reçu RECARBRIO® ou l’association colistine + imipénem/cilastatine dans le cadre de l’essai RESTORE-IMI 1
| Terme privilégié | RECARBRIO®* (N = 31) n (%) | Colistine + IMI† (N = 16) n (%) |
| Affections hématologiques et du système lymphatique | ||
| Leucopénie | 0 (0,0 %) | 1 (6,3 %) |
| Troubles du métabolisme et de la nutrition | ||
| Hyperglycémie | 1 (3,2 %) | 0 (0,0 %) |
| Affections du système nerveux | ||
| Étourdissements | 0 (0,0 %) | 2 (12,5 %) |
| Affections gastro-intestinales | ||
| Hypoesthésie buccale | 0 (0,0 %) | 1 (6,3 %) |
| Troubles généraux et anomalies au site d’administration | ||
| Érythème au point de perfusion | 1 (3,2 %) | 0 (0,0 %) |
| Pyrexie | 1 (3,2 %) | 0 (0,0 %) |
| Investigations | ||
| Augmentation du taux d’alanine aminotransférase (ALAT) | 0 (0,0 %) | 1 (6,3 %) |
| Augmentation du taux d’aspartate aminotransférase (ASAT) | 0 (0,0 %) | 1 (6,3 %) |
| Hausse de la créatininémie | 0 (0,0 %) | 1 (6,3 %) |
| Diminution de la clairance rénale de la créatinine | 2 (6,5 %) | 2 (12,5 %) |
* RECARBRIO® (500 mg d’imipénem/500 mg de cilastatine/250 mg de rélébactam) toutes les 6 heures par voie i.v. † Colistine offerte sous forme de colistiméthate sodique (dose d’attaque de 300 mg d’activité de base de colistine, suivie de 150 mg d’activité de base de colistine [soit | ||
environ 360 mg de colistiméthate sodique ou environ 4,5 millions UI] par voie i.v. toutes les 12 heures) en association avec l’imipénem/cilastatine (500 mg/500 mg, par voie i.v. toutes les 6 heures).
Aucun effet indésirable grave n’a été rapporté dans le cadre de l’essai RESTORE-IMI 1. Des décès ont été signalés chez 6,5 % (2/31) des patients ayant reçu RECARBRIO® et chez 18,8 % (3/16) de ceux ayant reçu l’association colistine + IMI. Aucun des 31 patients ayant reçu RECARBRIO® n’a dû interrompre son traitement en raison d’un effet indésirable. Des effets indésirables ont entraîné l’arrêt du traitement chez deux (2/16) patients ayant reçu l’association colistine + IMI, une augmentation de la créatininémie chez un patient ainsi qu’une diminution de la clairance de la créatinine chez un autre patient.
L’étude RESTORE-IMI 1 comprenait une évaluation prospective de la néphrotoxicité survenue en cours de traitement et dont la gravité était moindre chez les patients ayant reçu RECARBRIO® (10,3 %, 3/29) que chez ceux ayant reçu l’association colistine + IMI (56,3 %, 9/16) [voir le Tableau 7].
Tableau 7 – Analyse des effets néphrotoxiques* survenus en cours de traitement chez les patients ayant reçu RECARBRIO® ou l’association colistine + imipénem/cilastatine dans le cadre de l’essai RESTORE-IMI 1 (population TSTT)
| RECARBRIO®† | Colistine + IMI‡ | Différence entre les traitements | ||
| n/m (%) | n/m (%) | Différence (IC à 95 %)§ | Valeur p¶ | |
| Nombre de patients chez qui une néphrotoxicité est survenue en cours de traitement | 3/29 (10,3) | 9/16 (56,3) | -45,9 (-69,1; -18,4) | 0,002 |
* Chez les patients dont la fonction rénale était normale au départ (< 1,2 mg/dL), doublement de la créatinine sérique par rapport à la dernière mesure (jusqu’à > 1,2 mg/dL) OU réduction d’au moins 50 % de la clairance de la créatinine calculée (ClCr). En présence d’une dysfonction rénale préexistante (≥ 1,2 mg/dL), augmentation d’au moins 1 mg/dL de la créatinine sérique OU réduction d’au moins 20 % de la ClCr calculée par rapport à la valeur initiale OU nécessité de recourir à un traitement de suppléance rénale. † RECARBRIO® (500 mg d’imipénem/500 mg de cilastatine/250 mg de rélébactam) par voie i.v. toutes les 6 heures. ‡ Colistine offerte sous forme de colistiméthate sodique (dose d’attaque de 300 mg d’activité de base de colistine, suivie de 150 mg d’activité de base de colistine [soit environ 360 mg de colistiméthate sodique ou environ 4,5 millions UI] par voie i.v. toutes les 12 heures) en association avec l’imipénem/cilastatine (500 mg/500 mg, par voie i.v. toutes les 6 heures). § L’intervalle de confiance à 95 % est fondé sur la méthode de Miettinen et Nurminen. ¶ Valeur p obtenue au moyen de la méthode exacte de Fisher. TSTT : tous les sujets, tels qu’ils ont été traités. n/m : nombre de patients chez qui une néphrotoxicité est survenue en cours de traitement/nombre de patients dont le taux de créatinine était connu au départ et pour lesquels on disposait d’au moins une valeur pour ce qui est du taux de créatinine mesuré après l’administration d’au moins une dose du traitement intraveineux à l’étude. | ||||
Patients participant à l’essai ouvert portant sur RECARBRIO® L’administration, par inadvertance, d’une dose d’imipénem/cilastatine non prévue dans le cadre de l’essai, en plus des doses RECARBRIO® prévues pendant la période de traitement ouverte, a entraîné l’arrêt du traitement chez l’un des trois patients traités avec RECARBRIO® en raison d’une crise généralisée tonico-clonique comme effet indésirable grave. Aucun autre effet indésirable n’a été signalé. Un décès est survenu chez un des patients du groupe RECARBRIO®; ce décès n’a pas été considéré comme étant lié au traitement avec RECARBRIO®.
Autres effets indésirables de l’imipénem/cilastatine
En outre, les effets indésirables rapportés avec l’administration de l’imipénem/cilastatine dans les études cliniques ou après la commercialisation du produit qui n’ont été observés ni chez les patients ayant reçu l’association IMI + REL dans les essais de phase II, ni chez les patients traités avec RECARBRIO® dans les essais de phase III sont énumérés ci-dessous :
Affections hématologiques et du système lymphatique : agranulocytose, augmentation du nombre d’éosinophiles, anémie hémolytique
Affections vasculaires : phlébite
Affections hépatobiliaires : insuffisance hépatique, ictère
Affections de la peau et du tissu sous-cutané : éruption cutanée
Troubles généraux et anomalies au site d’administration : douleur au point de perfusion Investigations : augmentation du taux de lactate déshydrogénase sanguine, test de Coombs positif, augmentation du nombre d’éosinophiles
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
D’une manière générale, selon les données in vitro et les données cliniques, il est peu probable que RECARBRIO® cause des interactions médicament-médicament pertinentes sur le plan clinique.
Aucune interaction médicamenteuse n’a été observée entre l’imipénem, la cilastatine et le rélébactam dans le cadre d’une étude clinique menée chez des sujets sains.
Enzymes métabolisant le médicament
Aucune étude n’a été menée pour évaluer le potentiel d’interaction de l’imipénem ou de la cilastatine avec les enzymes du CYP450. Cependant, les carbapénems, en tant que classe thérapeutique, n’ont pas montré de potentiel d’inhibition ou d’induction des enzymes du CYP450 et l’expérience clinique laisse présumer qu’il est peu probable que de tels effets surviennent.
Le rélébactam, lorsqu’il est administré à des concentrations pertinentes sur le plan clinique, n’inhibe pas l’activité des isoenzymes CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 ou CYP3A4 in vitro dans des microsomes hépatiques humains. Le rélébactam n’a présenté aucun potentiel d’induction in vitro des CYP1A2, CYP2B6 et CYP3A4 dans des hépatocytes humains. Le rélébactam est donc peu susceptible de causer des interactions médicamenteuses cliniques faisant intervenir des voies médiées par le CYP.
L’imipénem, la cilastatine et le rélébactam sont tous principalement éliminés par excrétion rénale sous forme inchangée, la biotransformation constituant une voie d’élimination mineure. RECARBRIO® est donc peu susceptible d’être sujet à des interactions médicamenteuses en cas d’administration concomitante avec des inhibiteurs ou des inducteurs du CYP.
Transporteurs membranaires
Le rélébactam n’inhibe pas les transporteurs hépatiques et rénaux suivants in vitro à des concentrations pertinentes sur le plan clinique : OATP1B1, OATP1B3, OAT1, OAT3, OCT2, P-gp, BCRP, MATE1, MATE2K ou BSEP.
Le rélébactam est activement excrété dans les urines. Il n’est pas un substrat des transporteurs OAT1, OCT2, P-gp, BCRP, MRP2 ou MRP4, mais en est un pour les transporteurs OAT3, OAT4, MATE1 et MATE2K. La sécrétion tubulaire active ne représentant qu’environ 30 % de la clairance totale du rélébactam, il est attendu, par conséquent, que l’ampleur de l’interaction médicamenteuse liée à l’inhibition des transporteurs tubulaires n’ait qu’une incidence clinique minimale.
Selon des études d’interactions médicamenteuses menées in vitro, les antibactériens et les antifongiques couramment utilisés (pipéracilline/tazobactam, ciprofloxacine, fluconazole, ampicilline, lévofloxacine, métronidazole, vancomycine, linézolide, daptomycine et céfazoline) n’inhibent pas de manière significative l’absorption du rélébactam médiée par l’OAT3 (concentration inhibitrice 50 % [CI50] supérieure à 50 mcM); on ne s’attend donc pas à ce qu’ils influent sur la pharmacocinétique du rélébactam dans le cadre d’une utilisation clinique. Le probénécide s’est révélé être un puissant inhibiteur de l’absorption du rélébactam médiée par l’OAT3, avec une CI50 de 1,9 mcM. Selon une étude clinique portant spécifiquement sur les interactions médicamenteuses entre RECARBRIO® et le probénécide, l’exposition à l’imipénem ou au rélébactam n’était pas accrue de manière notable en cas d’administration concomitante avec le probénécide, ce qui permet de mettre en évidence l’absence d’interactions médicamenteuses cliniquement significatives médiées par l’OAT3. Par conséquent, RECARBRIO® peut être administré en même temps qu’un inhibiteur de l’OAT3.
9.3 Interactions médicament-comportement
Aucune étude n’a été menée sur les interactions potentielles entre RECARBRIO® et les risques comportementaux individuels (tabagisme, consommation de cannabis et/ou d’alcool, par exemple).
9.4 Interactions médicament-médicament
Ganciclovir
Des convulsions généralisées ont été rapportées chez des patients qui recevaient de façon concomitante le ganciclovir et l’imipénem/cilastatine, des composants de RECARBRIO®. Le ganciclovir ne doit pas être administré en concomitance avec RECARBRIO®, à moins que les bienfaits pour le patient ne l’emportent sur les risques.
Acide valproïque
Des cas rapportés dans la littérature ont montré que l’administration de carbapénems, y compris l’imipénem/cilastatine (des composants de RECARBRIO®), à des patients recevant de l’acide valproïque ou du divalproex sodique entraîne une réduction des concentrations d’acide valproïque. Les concentrations d’acide valproïque peuvent diminuer à des valeurs inférieures à l’intervalle thérapeutique du fait de cette interaction, ce qui augmente par conséquent le risque de crises convulsives. Bien que le mécanisme de cette interaction soit inconnu, les données d’études menées in vitro et chez l’animal portent à croire que les carbapénems peuvent inhiber l’hydrolyse du métabolite glucuronide de l’acide valproïque (VPA-g) pour reformer l’acide valproïque, diminuant ainsi les concentrations sériques d’acide valproïque. L’administration concomitante de RECARBRIO® et d’acide valproïque/de divalproex sodique est déconseillée (voir 7 Mises en garde et précautions).
10 Pharmacologie clinique
10.1 Mode d’action
RECARBRIO® est un antibactérien. RECARBRIO® est formé de trois composants : l’imipénem/cilastatine et le rélébactam. L’imipénem est un antibactérien de la classe des carbapénems, la cilastatine sodique est un inhibiteur de la déhydropeptidase-I, une enzyme rénale, et le rélébactam est un inhibiteur des bêta-lactamases. La cilastatine limite le métabolisme rénal de l’imipénem, mais elle est dépourvue d’activité antibactérienne en soi.
10.2 Pharmacodynamie
Comme pour tout autre antimicrobien de la classe des bêta-lactamines, il a été démontré que le pourcentage de temps pendant lequel les concentrations plasmatiques d’imipénem sous forme libre dépassent la concentration minimale inhibitrice (CMI) de l’imipénem/rélébactam (% fT > CMI) contre l’agent pathogène qui est le meilleur indicateur des effets antibactériens dans les modèles d’infection in vitro et chez l’animal. Dans le cas du rélébactam, il a été déterminé que le rapport de l’aire sous la courbe (ASC) de ce dernier sous forme libre dans le plasma à 24 heures sur la CMI de l’imipénem/rélébactam (fASC0-24h/CMI) est le paramètre qui prédit le mieux l’efficacité du rélébactam dans les modèles d’infection in vitro et chez l’animal.
Électrophysiologie cardiaque
Dans une étude approfondie de l’intervalle QT contrôlée par placebo et témoin positif, une dose suprathérapeutique de 1 150 mg de rélébactam a été étudiée pour ses effets sur l’intervalle QT lorsqu’elle est administrée en une perfusion unique de 30 minutes. La limite supérieure à 90 % de la variation moyenne de l’intervalle QTc corrigée par placebo par rapport à la valeur initiale était de 4,41 msec 0,25 heure après l’administration, et toutes les variations individuelles par rapport à la valeur initiale étaient inférieures à 10 msec. Aucun effet marqué sur l’intervalle QTc n’a été observé à la concentration plasmatique maximale (Cmax) ou lors des différentes évaluations. Le rélébactam ne prolonge pas l’intervalle QTc de façon pertinente sur le plan clinique.
10.3 Pharmacocinétique
Introduction générale
Les paramètres pharmacocinétiques à l’état d’équilibre de l’imipénem, de la cilastatine et du rélébactam chez des adultes sains dont la fonction rénale est normale (ClCr ≥ 90 mL/min) après plusieurs perfusions de 500 mg d’imipénem/de 500 mg de cilastatine + 250 mg de rélébactam administrées par voie i.v. pendant 30 minutes toutes les 6 heures sont résumés dans le Tableau 8. Les paramètres pharmacocinétiques à l’état d’équilibre de l’imipénem et du rélébactam chez des patients présentant des infections intra-abdominales compliquées (IIAc) et des infections urinaires compliquées (IUc) ou ayant une PBAH/PBVA et dont la fonction rénale est normale (ClCr supérieure ou égale à 90 mL/min et inférieure à 150 mL/min) après plusieurs perfusions de 500 mg d’imipénem/de 500 mg de cilastatine + 250 mg de rélébactam administrées par voie i.v. pendant 30 minutes toutes les 6 heures sont résumés dans le Tableau 9 et le Tableau 10, respectivement. L’exposition était plus élevée chez les patients ayant une PBAH/PBVA que chez les sujets sains. Les paramètres pharmacocinétiques étaient similaires pour l’administration à dose unique et répétée en raison d’une faible accumulation.
La Cmax et l’ASC du rélébactam augmentent proportionnellement à la dose. La demi-vie d’élimination (t½) du rélébactam est indépendante de la dose.
Tableau 8 – Moyennes géométriques (coefficient de variation géométrique [exprimé en pourcentage]) des paramètres pharmacocinétiques plasmatiques à l’état d’équilibre pour l’imipénem, la cilastatine et le rélébactam après plusieurs perfusions de RECARBRIO® (500 mg d’imipénem/500 mg de cilastatine + 250 mg de rélébactam) administrées par voie i.v. pendant 30 minutes toutes les 6 heures sur une période de 7 jours chez des adultes sains de sexe masculin
| Imipénem (n = 6) | Cilastatine (n = 6) | Rélébactam (n = 6) | |
| ASC0-6h (mcM-h) | 138,0 (17,8) | 98,0 (17,0) | 81,6 (17,8) |
| Cmax (mcM) | 106,0 (26,8) | 96,4 (21,8) | 48,3 (24,9) |
| CL (L/h) | 12,0 (17,8) | 14,2 (17,0) | 8,8 (17,8) |
| t1/2 (h)* | 1,1 (± 0,1) | 1,0 (± 0,1) | 1,7 (± 0,2) |
* Moyenne arithmétique (écart-type) pour la t1/2 ASC0-6h = aire sous la courbe de la concentration en fonction du temps de 0 jusqu’à 6 heures; Cmax = concentration maximale; CL = clairance plasmatique; t1/2 = demi-vie d’élimination | |||
Tableau 9 – Modèle de pharmacocinétique de population sur la base des moyennes géométriques (coefficient de variation géométrique [exprimé en pourcentage]) des paramètres pharmacocinétiques plasmatiques à l’état d’équilibre pour l’imipénem et le rélébactam après plusieurs perfusions de RECARBRIO® (500 mg d’imipénem/500 mg de cilastatine + 250 mg de rélébactam) administrées par voie i.v. pendant 30 minutes toutes les 6 heures chez des patients présentant une IIAc ou une IUc et dont la ClCr est d’au moins 90 mL/min
| Imipénem | Rélébactam | |
| ASC0-24h (mcM-h) | 500,0 (56,3) | 390,5 (44,5) |
| Cmax (mcM) | 88,9 (62,1) | 58,5 (44,9) |
| CL (L/h) | 13,4 (56,3) | 7,4 (44,5) |
| t1/2 (h)* | 1,0 (± 0,5) | 1,2 (± 0,7) |
* Moyenne arithmétique (écart-type) pour la t1/2 ASC0-24h = aire sous la courbe de la concentration en fonction du temps de 0 jusqu’à 24 heures; Cmax = concentration maximale; CL = clairance plasmatique; t1/2 = demi-vie d’élimination Les résultats présentés sont basés sur des analyses par simulations. | ||
Tableau 10 – Modèle de pharmacocinétique de population sur la base des moyennes géométriques (coefficient de variation géométrique [exprimé en pourcentage]) des paramètres pharmacocinétiques plasmatiques à l’état d’équilibre pour l’imipénem et le rélébactam après plusieurs perfusions de RECARBRIO® (500 mg d’imipénem/500 mg de cilastatine + 250 mg de rélébactam) administrées par voie i.v. pendant 30 minutes toutes les 6 heures chez des patients ayant une PBAH/PBVA et dont la ClCr est d’au moins 90 mL/min
| Imipénem | Rélébactam | |
| ASC0-24h (mcM-h) | 812,2 (59,4) | 655,2 (47,9) |
| Cmax (mcM) | 159,1 (62,3) | 87,6 (43,8) |
| CL (L/h) | 8,2 (59,4) | 4,4 (47,9) |
| t1/2 (h)* | 0,7 (± 0,3) | 1,7 (± 0,9) |
* Moyenne arithmétique (écart-type) pour la t1/2 ASC0-24h = aire sous la courbe de la concentration en fonction du temps de 0 jusqu’à 24 heures; Cmax = concentration maximale; CL = clairance plasmatique; t1/2 = demi-vie d’élimination Les résultats présentés sont basés sur des analyses par simulations. | ||
Distribution
Le taux de liaison de l’imipénem et de la cilastatine aux protéines plasmatiques humaines est d’environ 20 % et 40 %, respectivement. La liaison du rélébactam aux protéines plasmatiques humaines est d’environ 22 % et est indépendante de la concentration.
Le volume de distribution à l’état d’équilibre de l’imipénem, de la cilastatine et du rélébactam est respectivement de 24,3 L, 13,8 L et 19,0 L chez des sujets après plusieurs administrations par perfusion de 30 minutes toutes les 6 heures.
La pénétration de l’imipénem et du rélébactam dans le liquide de l’épithélium de revêtement des voies respiratoires est similaire, avec des concentrations plasmatiques respectives de près de 55 % et 54 % des concentrations plasmatiques d’imipénem et de rélébactam sous forme libre.
Métabolisme
Lorsqu’il est administré seul, l’imipénem est métabolisé dans les reins par la déhydropeptidase-I, donnant lieu à de faibles taux d’imipénem (en moyenne 15 à 20 % de la dose) retrouvés dans les urines chez l’humain. La cilastatine, un inhibiteur de cette enzyme, inhibe efficacement le métabolisme rénal, de sorte que lorsque l’imipénem est administré concomitamment à la cilastatine, des concentrations adéquates d’imipénem (environ 70 % de la dose) sont atteintes dans les urines pour permettre une activité antibactérienne.
La cilastatine est principalement excrétée dans les urines sous forme inchangée (environ 70 à 80 % de la dose) et 10 % de la dose sont retrouvés sous forme d’un métabolite N-acétyl, doté d’une activité inhibitrice contre la déhydropeptidase-I comparable à celle de la molécule mère.
Le rélébactam est principalement éliminé par excrétion rénale sous forme inchangée (plus de 90 % de la dose) et est peu métabolisé. Le rélébactam sous forme inchangée est le seul composant du médicament détecté dans le plasma humain.
Élimination
L’imipénem, la cilastatine et le rélébactam sont principalement excrétés par les reins.
Après administration de doses répétées de 500 mg d’imipénem, de 500 mg de cilastatine et de 250 mg de rélébactam à des sujets sains de sexe masculin, environ 63 % de la dose d’imipénem administrée et 77 % de la dose de cilastatine administrée sont retrouvés sous forme inchangée dans les urines. L’excrétion rénale de l’imipénem et de la cilastatine se fait par deux mécanismes : la filtration glomérulaire et la sécrétion tubulaire active. Chez l’humain, plus de 90 % de la dose de rélébactam administrée est excrétée sous forme inchangée dans les urines. La clairance rénale moyenne du rélébactam est de 135 mL/min, proche de la clairance plasmatique (148 mL/min), ce qui indique une élimination pratiquement complète du rélébactam par voie rénale. La clairance rénale du rélébactam sous forme libre est supérieure au débit de filtration glomérulaire, ce qui semble indiquer qu’en plus de la filtration glomérulaire, la sécrétion tubulaire active participe également à l’élimination rénale, représentant environ 30 % de la clairance totale.
Populations et états pathologiques particuliers
- Enfants et adolescents : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de RECARBRIO® chez les enfants âgés de moins de 18 ans n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada.
Personnes âgées : Dans une étude des effets en fonction de l’âge et une analyse
pharmacocinétique de population, aucune différence d’exposition (ASC) cliniquement significative n’a été observée pour l’imipénem, la cilastatine et le rélébactam en fonction de l’âge.
Chez l’adulte, aucun ajustement de la posologie n’est recommandé en fonction de l’âge.
Sexe : Dans une étude des effets en fonction du sexe et une analyse pharmacocinétique de population, aucune différence d’exposition (ASC) cliniquement significative n’a été observée pour l’imipénem, la cilastatine et le rélébactam en fonction du sexe.
Aucun ajustement de la posologie n’est recommandé en fonction du sexe.
Origine ethnique : Dans une analyse pharmacocinétique de population, aucune différence d’exposition (ASC) cliniquement significative n’a été observée pour l’imipénem et le rélébactam en fonction de l’origine ethnique.
Aucun ajustement de la posologie n’est recommandé en fonction de la race.
Insuffisance hépatique : L’imipénem, la cilastatine et le rélébactam sont principalement éliminés par voie rénale; par conséquent, l’insuffisance hépatique ne devrait pas avoir d’effet sur l’exposition à RECARBRIO®.
Aucun ajustement de la posologie n’est recommandé chez les patients atteints d’insuffisance hépatique.
Insuffisance rénale : Dans une étude de pharmacocinétique clinique et une analyse de pharmacocinétique de population, des différences d’exposition (ASC) cliniquement significatives ont été observées pour l’imipénem, la cilastatine et le rélébactam en fonction du degré d’insuffisance rénale.
Dans l’étude clinique, les moyennes géométriques de l’ASC de l’imipénem étaient jusqu’à 1,4 fois, 1,5 fois et 2,5 fois plus élevées chez les patients présentant respectivement une insuffisance rénale légère, modérée et sévère, par rapport aux sujets sains ayant une fonction rénale normale. Les moyennes géométriques respectives de l’ASC de la cilastatine étaient jusqu’à 1,6 fois, 1,9 fois et 5,6 fois plus élevées. Les moyennes géométriques de l’ASC du rélébactam étaient jusqu’à 1,6 fois, 2,2 fois et 4,9 fois plus élevées chez les patients présentant respectivement une insuffisance rénale légère, modérée et sévère, par rapport aux sujets sains ayant une fonction rénale normale. Chez les patients présentant une insuffisance rénale au stade terminal (IRST) sous hémodialyse, l’imipénem, la cilastatine et le rélébactam sont efficacement éliminés par l’hémodialyse.
Afin de maintenir des expositions systémiques similaires à celles obtenues chez les sujets ayant une fonction rénale normale, un ajustement posologique est recommandé chez les patients présentant une insuffisance rénale (voir 4 Posologie et administration). Les patients présentant une IRST sous hémodialyse doivent recevoir RECARBRIO® après la séance d’hémodialyse (voir 4 Posologie et administration).
11 Conservation, stabilité et mise au rebut
Entreposage de la poudre non reconstituée :
RECARBRIO® sous forme de poudre, conditionnée dans des flacons unidoses en verre, est stable à la température ambiante (15 °C à 30 °C).
Entreposage de la solution reconstituée :
RECARBRIO®, tel que fourni dans des flacons unidoses en verre après reconstitution avec le diluant approprié et après dilution supplémentaire dans le sac de perfusion, conserve son efficacité durant au moins 4 heures à la température ambiante (jusqu’à 30 °C) et durant au moins 24 heures au réfrigérateur (2 °C à 8 °C). Ne pas congeler les solutions de RECARBRIO®.
12 Instructions particulières de manipulation du produit
Ce médicament n’exige pas de conditions d’entreposage spéciales.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune : imipénem, cilastatine et rélébactam pour injection
Noms chimiques :
Imipénem Cilastatine sodique Rélébactam acide (5R,6S)-3-[[2-
(formimidoylamino)éthyl]thio]-6-[(R)-
1-hydroxyéthyl]-7-oxo-1-
azabicyclo[3.2.0]hept-2-ène-2-
carboxylique monohydraté
Z)-7-[[(R)-2-amino-2-
carboxyéthyl]thio]-2-[(S)-2,2-diméthylcyclopropane-carboxamido]-2-heptènoate monosodique
hydrogénosulfate de (1R,2S,5R)-2-[(pipéridin- 4-yl)carbamoyl]-7-oxo-1,6-
diazabicyclo[3.2.1]octan-6-yle
Formules moléculaires :
C12H17N3O4S•H2O C16H25N2NaO5S C12H20N4O6S•H2O
Masses moléculaires :
317,36 380,44 366,39
Formules développées : 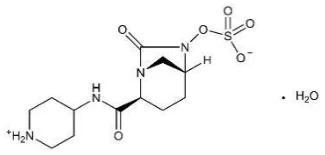
Description :
L’imipénem est un antibactérien de
la classe des bêta-lactamines.
L’imipénem, également connu sous
le nom de N-formimidoyle
thiénamycine monohydraté, est un
dérivé cristallin de la thiénamycine,
produite par la bactérie
Streptomyces cattleya.
La cilastatine sodique est le sel de sodium d’un acide
hepténoïque dérivé.
Le rélébactam est un monohydrate cristallin et un inhibiteur de bêta-lactamases de la classe des diazabicyclooctanones (DBO).
Propriétés physicochimiques :
L’imipénem se présente sous forme
de poudre blanche ou blanchâtre à
jaune pâle. Il s’agit d’un composé
cristallin légèrement hygroscopique
et peu soluble dans l’eau.
La cilastatine sodique se présente sous forme de poudre blanche à jaune pâle,
hygroscopique, amorphe et très soluble dans l’eau.
Le rélébactam se présente sous forme de poudre blanche à blanc cassé. Il est soluble dans l’eau.
Normes pharmaceutiques :
Ph. Eur. Ph. Eur. Norme interne
RECARBRIO® se présente sous la forme d’une poudre stérile pour reconstitution avant usage, blanche à jaune pâle, dans un flacon unidose contenant 530 mg d’imipénem monohydraté équivalant à 500 mg d’imipénem, 531 mg de cilastatine sodique équivalant à 500 mg de cilastatine et 263 mg de rélébactam monohydraté équivalant à 250 mg de rélébactam. Chaque flacon de RECARBRIO® est tamponné avec 20 mg de bicarbonate de sodium pour fournir des solutions dont le pH est compris entre 6,5 et 7,6. La teneur totale en sodium du mélange dans chaque flacon est de 37,5 mg (1,6 mEq). Les solutions de RECARBRIO® peuvent varier d’incolores à jaunes. Toute variation à l’intérieur de cette gamme de couleurs n’affecte pas l’efficacité du produit.
14 Études cliniques
14.1 Études cliniques par indication
Infections urinaires compliquées, y compris la pyélonéphrite
Au total, 302 adultes hospitalisés en raison d’une IUc, y compris des cas de pyélonéphrite aiguë, ont été répartis au hasard (selon un rapport 1:1:1) et ont reçu les médicaments étudiés dans le cadre d’un essai multinational de phase II, multicentrique, mené à double insu, portant sur la détermination de la dose (PN003, NCT01505634) et visant à comparer les trois schémas suivants entre eux : 500 mg d’imipénem/500 mg de cilastatine + 250 mg de rélébactam (IMI + REL à 250 mg), 500 mg d’imipénem/500 mg de cilastatine + 125 mg de rélébactam (IMI + REL à 125 mg), et 500 mg d’imipénem/500 mg de cilastatine (IMI) + placebo. Le traitement a été administré par voie intraveineuse toutes les 6 heures pendant 4 à 14 jours, à la discrétion de l’investigateur. Après un minimum de 96 heures de traitement i.v., les patients pouvaient passer à la ciprofloxacine à prise orale.
Le paramètre d’efficacité principal était l’obtention d’une réponse microbiologique favorable dans la population de patients évaluables sur le plan microbiologique lors de la visite de fin de traitement intraveineux. La population évaluable sur le plan microbiologique était composée de 230 patients, dont 51,7 % souffraient d’une IUc et 48,3 %, d’une pyélonéphrite aiguë. L’âge moyen des patients était de 56,1 ans, 39,6 % ayant au moins 65 ans et 15,2 % ayant au moins 75 ans, 51,7 % étaient des femmes et environ 8 % des patients étaient atteints d’insuffisance rénale modérée ou grave.
À la visite de fin de traitement intraveineux, parmi les sujets évaluables sur le plan microbiologique, plus de 95 % des patients affichaient une réponse microbiologique favorable, et ce, dans chacun des groupes de traitement.
Infections intra-abdominales compliquées
Au total, 351 adultes hospitalisés en raison d’une IIAc ont été répartis au hasard (selon un rapport 1:1:1) et ont reçu les médicaments étudiés dans le cadre d’un essai multicentrique de phase II, mené à double insu, portant sur la détermination de la dose (PN004, NCT01506271) et visant à comparer les trois schémas suivants : IMI + REL à 250 mg, IMI + REL à 125 mg, et IMI + placebo. Le traitement a été administré par voie intraveineuse toutes les 6 heures pendant 4 à 14 jours, à la discrétion de l’investigateur.
Le paramètre d’efficacité principal était l’obtention d’un taux de réponse clinique favorable dans la population de patients évaluables sur le plan microbiologique lors de la visite de fin de traitement intraveineux. La population évaluable sur le plan microbiologique était composée de 255 patients, dont l’âge moyen était de 49 ans, 21,2 % ayant au moins 65 ans et 7,5 % ayant au moins 75 ans, et 44,7 % étaient des femmes. Le diagnostic clinique le plus fréquent était l’appendicite compliquée (52,5 %), suivie de la cholécystite compliquée (16,5 %) et de la perforation d’un viscère creux (11,4 %).
À la visite de fin de traitement intraveineux, parmi les sujets évaluables sur le plan microbiologique, plus de 95 % des patients affichaient une réponse clinique favorable, et ce, dans chacun des groupes de traitement.
Essai sur la pneumonie bactérienne acquise à l’hôpital et la pneumonie bactérienne sous ventilation assistée (PBAH/PBVA) [RESTORE-IMI 2]
Dans l’essai clinique de phase III RESTORE-IMI 2 (PN014, NCT02493764), 537 adultes hospitalisés en raison d’une PBAH/PBVA ont été répartis au hasard (selon un rapport 1:1) et ont reçu les médicaments à l’étude dans le cadre d’un essai multinational, mené à double insu et visant à comparer une dose de 1,25 g de RECARBRIO® (500 mg d’imipénem/500 mg de cilastatine/250 mg de rélébactam) administrée par voie intraveineuse toutes les 6 heures à une dose de 4,5 g de l’association pipéracilline/tazobactam (4 000 mg de pipéracilline/500 mg de tazobactam) pendant 7 à 14 jours.
Le paramètre d’efficacité principal était la fréquence des décès toutes causes confondues jusqu’au 28e jour dans la population en intention de traiter modifiée, définie comme l’ensemble des participants répartis au hasard ayant reçu au moins une dose du traitement à l’étude et pour lesquels la culture des sécrétions des voies respiratoires inférieures du début de l’étude ne révélait pas uniquement la présence de cocci à Gram positif au test de la coloration de Gram.
Le Tableau 11 présente les résultats globaux et les résultats des analyses des sous-groupes (type de pneumonie et score APACHE-II au départ) pour la mortalité toutes causes confondues au 28e jour et la réponse clinique à la visite de suivi précoce.
Tableau 11 – Taux de mortalité toutes causes confondues au 28e jour et taux de réponse clinique à la visite de suivi précoce dans le cadre d’une étude de phase III sur la pneumonie bactérienne acquise à l’hôpital et la pneumonie bactérienne sous ventilation assistée (PBAH/PBVA) [population ITM]
| RECARBRIO® | Pipéracilline/tazobactam | Différence entre les traitements | ||||
| n/m | (%) | n/m | (%) | %* | (IC à 95 %)* | |
| Décès toutes causes confondues (jour 28) | 42/264 | (15,9) | 57/267 | (21,3) | -5,3 | (-11,9; 1,2) |
PBAH chez des patients qui ne sont pas sous ventilation | 18/142 | (12,7) | 15/131 | (11,5) | 1,2 | (-6,8; 9,1) |
| PBAH/PBVA chez des patients qui sont sous ventilation | 24/122 | (19,7) | 42/136 | (30,9) | -11,2 | (-21,6; -0,5) |
| PBVA | 16/91 | (17,6) | 26/101 | (25,7) | -8,2 | (-19,7; 3,7) |
| PBAH chez des patients qui sont sous ventilation | 8/31 | (25,8) | 16/35 | (45,7) | -19,9 | (-41,1; 3,6) |
| Score APACHE II < 15 | 17/139 | (12,2) | 12/140 | (8,6) | 3,7 | (-3,7; 11,2) |
| Score APACHE II ≥ 15 | 25/125 | (20,0) | 45/127 | (35,4) | -15,4 | (-26,2; -4,4) |
Réponse clinique à la visite de suivi précoce | 161/264 | (61,0) | 149/267 | (55,8) | 5,0 | (-3,2; 13,2) |
| PBAH chez des patients qui ne sont pas sous ventilation | 95/142 | (66,9) | 87/131 | (66,4) | 0,5 | (-10,7; 11,7) |
| PBAH/PBVA chez des patients qui sont sous ventilation | 66/122 | (54,1) | 62/136 | (45,6) | 8,5 | (-3,7; 20,5) |
| PBVA | 51/91 | (56,0) | 51/101 | (50,5) | 5,5 | (-8,6; 19,4) |
| PBAH chez des patients qui sont sous ventilation | 15/31 | (48,4) | 11/35 | (31,4) | 17,0 | (-6,8; 39,1) |
| Score APACHE II < 15 | 90/139 | (64,7) | 98/140 | (70,0) | -5,3 | (-16,2; 5,8) |
| Score APACHE II ≥ 15 | 71/125 | (56,8) | 51/127 | (40,2) | 16,6 | (4,3; 28,5) |
| * Les différences de traitement et les intervalles de confiance à 95 % sont fondés sur la méthode de Miettinen et Nurminen; n/m = nombre de sujets dont le statut de survie est « mort » ou « inconnu » / nombre de sujets faisant partie de la population en intention de traiter modifiée; APACHE = acute physiologic assessment and chronic health evaluation (ou évaluation de la physiologie aiguë et de l’état de santé chronique). | ||||||
La réponse microbiologique obtenue pour chacun des agents pathogènes à la fin du traitement, la réponse clinique favorable à la visite de suivi précoce (VSP) et le taux de mortalité toutes causes confondues au 28e jour ont été évaluées dans une population en intention de traiter microbiologiquement modifiée (mMITT), composée de tous les sujets de la population MITT répartis au hasard qui présentaient au départ au moins un agent pathogène des voies respiratoires inférieures sensible aux deux traitements étudiés (voir le Tableau 12).
Tableau 12 – Taux de réponse microbiologique à la fin du traitement (FT), taux de réponse clinique favorable à la visite de suivi précoce et taux de mortalité toutes causes confondues au 28e jour, par agent pathogène des voies respiratoires inférieures (VRI) au départ, dans le cadre d’une étude de phase III sur la pneumonie bactérienne acquise à l’hôpital et la pneumonie bactérienne sous ventilation assistée (PBAH/PBVA) [population mMITT]
Agent pathogène des VRI au départ | Réponse microbiologique (FT) | Réponse clinique (VSP) | Mortalité toutes causes confondues au jour 28 | |||
RECARBRIO® n/ma (%) | Pipéracilline/ tazobactam n/ma (%) | RECARBRIO® n/mb (%) | Pipéracilline/ tazobactam n/mb (%) | RECARBRIO® n/mc (%) | Pipéracilline/ tazobactam n/mc (%) | |
Complexe Acinetobacter calcoaceticus- baumannii | 4/5 (80,0) | 4/10 (40,0) | 4/5 (80,0) | 6/10 (60,0) | 0/5 (0,0) | 1/10 (10,0) |
| Enterobacter cloacae | 6/7 (85,7) | 13/16 (81,3) | 6/7 (85,7) | 12/16 (75,0) | 1/7 (14,3) | 3/16 (18,8) |
| Escherichia coli | 25/27 (92,6) | 23/32 (71,9) | 16/27 (59,3) | 19/32 (59,4) | 5/27 (18,5) | 7/32 (21,9) |
| Klebsiella pneumoniae | 28/37 (75,7) | 27/36 (75,0) | 22/37 (59,5) | 24/36 (66,7) | 5/37 (13,5) | 7/36 (19,4) |
| Pseudomonas aeruginosa | 17/26 (65,4) | 22/35 (62,9) | 12/26 (46,2) | 20/35 (57,1) | 7/26 (26,9) | 5/35 (14,3) |
Serratia marcescens | 8/10 (80,0) | 1/4 (25,0) | 7/10 (70,0) | 3/4 (75,0) | 2/10 (10,0) | 1/4 (25,0) |
Agents pathogènes des voies respiratoires inférieures présents au départ chez au moins 10 patients, tous groupes de traitement confondus. FT = fin du traitement; VRI = voies respiratoires inférieures, VSP = visite de suivi précoce a n/m = le nombre de sujets affichant une réponse microbiologique favorable selon l’agent pathogène dans chaque catégorie / le nombre de sujets évalués dans une population en intention de traiter microbiologiquement modifiée (mMITT) et dont la culture des VRI révèle la présence de l’agent pathogène initial correspondant. b n/m = le nombre de sujets affichant une réponse clinique favorable dans chaque catégorie / le nombre de sujets évalués dans une population en intention de traiter microbiologiquement modifiée (mMITT) et dont la culture des VRI révèle la présence de l’agent pathogène initial correspondant. c n/m = le nombre de sujets dont le statut de survie est « mort » ou « inconnu » dans chaque catégorie / le nombre de sujets évalués dans une population en intention de traiter microbiologiquement modifiée (mMITT) et dont la culture des VRI révèle la présence de l’agent pathogène initial correspondant. | ||||||
Essai sur les agents pathogènes présentant une résistance multiple aux médicaments (RESTORE-IMI 1)
Cinquante patients ont pris part à l’essai clinique de phase III RESTORE-IMI 1 (PN013, NCT02452047). En tout, 47 patients atteints d’infections causées par des agents non sensibles à l’imipénem, mais sensibles à la colistine et à l’imipénem/rélébactam (admissibilité basée sur des groupes de microdilution en bouillon antimicrobien propres à l’étude contenant l’imipénem, l’imipénem/rélébactam ou la colistine), y compris la PBAH/PBVA (N = 16), les IIAc (N = 8) et les IUc, notamment la pyélonéphrite aiguë (N = 23) ont été répartis au hasard (selon un rapport 2:1) et ont reçu les médicaments étudiés dans le cadre d’un essai multinational, multicentrique, mené à double insu et contrôlé par comparateur actif et visant à comparer RECARBRIO® (administré toutes les 6 heures) à la colistine (dose d’attaque de 300 mg d’activité de base de colistine, suivie de 150 mg d’activité de base de colistine [soit environ 360 mg de colistiméthate sodique ou environ 4,5 millions UI] toutes les 12 heures) + IMI (toutes les 6 heures). Dans le cas de la colistine, le schéma posologique était basé sur une modélisation PK/PD établie à l’aide d’un modèle PK de population publié récemment. La durée minimale du traitement était de 7 jours pour les patients ayant une PBAH/PBVA, et de 5 jours pour les patients qui présentaient une IIAc ou une IUc; la durée maximale pour tous les patients était de 21 jours.
L’essai comprenait un troisième groupe de traitement en mode ouvert, sans répartition aléatoire, composé de 3 patients présentant des infections bactériennes causées par des agents pathogènes non sensibles à l’imipénem et à la colistine, mais sensibles à l’imipénem/rélébactam. Ces 3 patients ont reçu RECARBRIO® en mode ouvert; un d’entre eux avait reçu un diagnostic de PBAH, tandis que le principal diagnostic chez les deux autres était une IIAc.
La population en intention de traiter microbiologiquement modifiée (mMITT; N = 31) était la population de l’analyse principale pour l’efficacité et incluait tous les patients ayant reçu au moins une dose de traitement intraveineux et chez qui l’on a décelé au moins un agent pathogène infectieux au début de l’étude au foyer primaire de l’infection qui était non sensible à l’imipénem et sensible à l’imipénem/rélébactam et à la colistine selon la concentration minimale inhibitrice (CMI) mesurée par le laboratoire central. La majorité (82 %) des patients du groupe PBAH/PBVA présentaient une PBVA, les diagnostics des patients présentant une IIAc incluaient une perforation d’un viscère creux, une péritonite et un abcès intra-abdominal, et 50 % des patients du groupe IUc présentaient une pyélonéphrite aiguë. L’âge moyen des patients était de 56,7 ans, 64,5 % étaient des hommes et 22,6 % étaient atteints d’insuffisance rénale modérée ou grave. La majorité (83,9 %) des patients recrutés provenaient d’Europe et le reste, des Amériques. Au moment de la sélection, la gravité de la maladie a été déterminée à l’aide du score APACHE II (de 0 à 71 points), les valeurs les plus élevées correspondant à une maladie plus grave et à un risque de décès plus élevé. En tout, 29 % des patients présentaient au début de l’étude un score APACHE II supérieur à 15. Le score APACHE II moyen au début de l’étude était de 15,9, 16,3 et 7,3 pour les patients ayant une PBAH/PBVA, une IIAc et une IUc, respectivement.
Une population mMITT supplémentaire (SmMITT) comprenait tous les patients mMITT ainsi que des patients supplémentaires (N = 10 pour un total de 41 patients dans la population SmMITT) qui répondaient aux critères de sensibilité in vitro spécifiés dans le protocole selon la CMI mesurée par le laboratoire central. Les caractéristiques initiales des patients ainsi que les données démographiques de la population SmMITT étaient comparables à celles de la population mMITT.
Des données probantes ont montré que RECARBRIO®, sur la base de divers critères d’efficacité, est aussi efficace que la colistine associée à l’imipénem/cilastatine pour traiter les infections bactériennes causées par des agents non sensibles à l’imipénem, ainsi que par des agents sensibles à l’imipénem/rélébactam et à la colistine (voir le Tableau 13). Du fait que cet essai incluait trois types différents d’infection, le critère d’évaluation de la réponse globale a été estimé dans la population mMITT à partir des résultats présentés ci-dessous pour chacun des trois foyers d’infection, en comparant RECARBRIO® à la colistine + IMI, à savoir : (a) décès toutes causes confondues jusqu’au 28e jour suivant la répartition aléatoire chez les patients ayant une PBAH/PBVA (87,5 % p/r 66,7 %), (b) réponse clinique au 28e jour suivant la répartition aléatoire chez les patients ayant une IIAc (0 % p/r 0 %) et (c) taux de réponse composé (clinique et microbiologique) entre le 5e et le 9e jour après la fin du traitement, chez les patients ayant une IUc (72,7 % p/r 100 %). Les résultats obtenus dans la population SmMITT étaient généralement comparables à ceux observés dans la population mMITT, à l’exception des patients ayant une IIAc; une issue favorable a été constatée chez 40,0 % des patients ayant reçu RECARBRIO® comparativement à 33,3 % chez ceux ayant reçu la colistine + IMI.
Tableau 13 – Résultats d’efficacité de l’essai de phase III portant sur les infections causées par des agents non sensibles à l’imipénem (RESTORE-IMI 1) chez des patients ayant une PBAH/PBVA, une IIAc et une IUc
| RECARBRIO®* | Colistine + imipénem/cilastatin e† | Différence non ajustée | Différence ajustée | |
| n/N (%) | n/N (%) | % | % (IC à 90 %)‡ | |
| Réponse globale favorable§ | ||||
| Population mMITT | 15/21 (71,4) | 7/10 (70,0) | 1,4 | -7,3 (-27,5; 21,4) |
| Population SmMITT | 21/28 (75,0) | 10/13 (76,9) | -1,9 | -4,5 (-24,2; 20,7) |
| Mortalité toutes causes confondues (jusqu’au jour 28) | ||||
| Population mMITT | 2/21 (9,5) | 3/10 (30,0) | -20,5 | -17,3 (-46,4; 6,7) |
| Population SmMITT | 3/28 (10,7) | 3/13 (23,1) | -12,4 | -10,5 (-35,2; 9,6) |
| Réponse clinique au jour 28 | ||||
| Population mMITT | 15/21 (71,4) | 4/10 (40,0) | 31,4 | 26,3 (1,3; 51,5) |
| Population SmMITT | 21/28 (75,0) | 7/13 (53,8) | 21,2 | 17,6 (-5,9; 42,5) |
* RECARBRIO® (500 mg d’imipénem/500 mg de cilastatine/250 mg de rélébactam) par voie i.v. toutes les 6 heures. † Colistine offerte sous forme de colistiméthate sodique (dose d’attaque de 300 mg d’activité de base de colistine, suivie de 150 mg d’activité de base de colistine [soit environ 360 mg de colistiméthate sodique ou environ 4,5 millions UI] par voie i.v. toutes les 12 heures) en association avec l’imipénem/cilastatine (500 mg/500 mg, par voie i.v. toutes les 6 heures). ‡ Les différences de traitement ajustées et les intervalles de confiance (IC) à 90 % sont fondés sur la méthode de Miettinen et Nurminen stratifiée selon le foyer d’infection. § Réponse globale : (a) statut de survie jusqu’au 28e jour suivant la répartition au hasard des sujets ayant une PBAH/PBVA, (b) réponse clinique au 28e jour suivant la répartition au hasard des patients ayant une IIAc et (c) taux de réponse composé (clinique et microbiologique) à la visite de suivi précoce chez les patients ayant une IUc. | ||||
mMITT = population en intention de traiter microbiologiquement modifiée; SmMITT = population microbiologiquement modifiée en intention de traiter supplémentaire
La Figure 1 présente le pourcentage de patients ayant obtenu une réponse clinique favorable, par visite, dans la population mMITT. Un pourcentage plus élevé de patients ayant reçu RECARBRIO® que de patients ayant reçu la colistine en association avec l’IMI a obtenu une réponse clinique favorable à chaque mesure. Les données cliniques de tous les patients ayant une IIAc, y compris ceux recevant RECARBRIO® en mode ouvert, ont révélé de multiples facteurs susceptibles d’avoir contribué à l’obtention de résultats défavorables, notamment des réponses cliniques manquantes ou indéterminées, une complexité médicale notable au début de l’étude et des scores APACHE II élevés.
Figure 1 – Proportion de patients présentant une réponse clinique favorable, par visite, dans le groupe recevant RECARBRIO® et dans celui recevant la colistine + l’imipénem/cilastatine (population mMITT)
La réponse clinique obtenue à la fin du traitement a été mesurée en fonction du foyer infectieux dans les populations mMITT et SmMITT. Tous les patients dont le foyer infectieux primaire était l’IUc avaient une issue favorable dans les deux populations; les taux de réponse favorable étaient plus élevés chez les patients ayant une PBAH/PBVA traités avec RECARBRIO® et, conformément aux autres mesures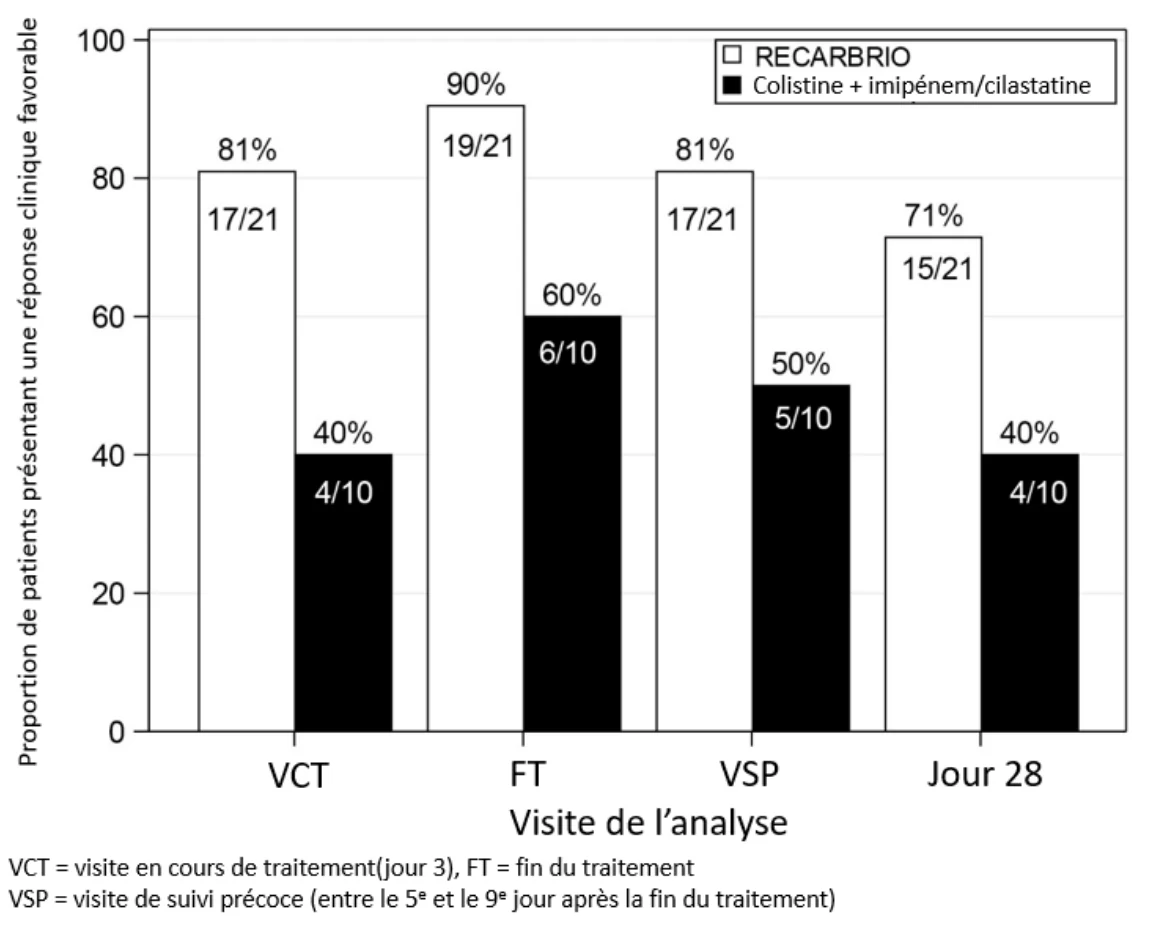 d’efficacité, peu de patients ayant une IIAc ont obtenu une réponse clinique favorable lors de la visite de fin de traitement (voir le Tableau 14).
Tableau 14 – Réponse clinique favorable à la fin du traitement, par foyer infectieux, dans l’essai de phase III portant sur les infections causées par des agents non sensibles à l’imipénem (RESTORE-IMI 1) chez des patients ayant une PBAH/PBVA, une IIAc et une IUc
| Population de l’analyse | RECARBRIO®* | Colistine + imipénem/cilastatine† | Différence |
| n/N (%) | n/N (%) | % (IC à 90 %)‡ | |
| Population mMITT | |||
| PBAH/PBVA | 8/8 (100,0) | 0/3 (0,0) | 100,0 |
| IIAc | 0/2 (0,0) | 1/2 (50,0) | -50,0 |
| IUc | 11/11 (100,0) | 5/5 (100,0) | 0,0 (-20,8; 36,6) |
| Population SmMITT | |||
| PBAH/PBVA | 8/8 (100,0) | 1/4 (25,0) | 75,0 (34,2; 94,5) |
| IIAc | 2/5 (40,0) | 2/3 (66,7) | -26,7 |
| IUc | 15/15 (100,0) | 6/6 (100,0) | 0,0 (-15,9; 32,1) |
* RECARBRIO® (500 mg d’imipénem/500 mg de cilastatine/250 mg de rélébactam) par voie i.v. toutes les 6 heures. † Colistine offerte sous forme de colistiméthate sodique (dose d’attaque de 300 mg d’activité de base de colistine, suivie de 150 mg d’activité de base de colistine [soit environ 360 mg de colistiméthate sodique ou environ 4,5 millions UI] par voie i.v. toutes les 12 heures) en association avec l’imipénem/cilastatine (500 mg/500 mg, par voie i.v. toutes les 6 heures). ‡ Les intervalles de confiance (IC) à 90 % sont fondés sur la méthode de Miettinen et Nurminen et ne sont pas fournis si N est inférieur à 4. mMITT = population en intention de traiter microbiologiquement modifiée; SmMITT = population microbiologiquement modifiée en intention de traiter supplémentaire | |||
Le Tableau 15 présente les taux de guérison clinique à la visite de fin de traitement, par agent pathogène admissible au départ dans la population mMITT.
Tableau 15 – Réponse clinique favorable à la fin du traitement, par agent pathogène admissible au départ dans l’essai de phase III portant sur les infections causées par des agents non sensibles à l’imipénem (RESTORE-IMI 1) chez des patients ayant une PBAH/PBVA, une IIAc et une IUc (population mMITT)
| RECARBRIO®* | Colistine + imipénem/cilastati ne† | Différence non ajustée | Différence ajustée | ||
| n/N (%) | n/N (%) | % | % | (IC à 90 %)‡ | |
| Tous les agents pathogènes | 19/21 (90,5) | 6/10 (60,0) | 30,5 | 25,4 | (3,1; 53,6) |
| Entérobactéries | 4/5 (80,0) | 2/2 (100,0) | -20 | S.O. | S.O. |
| Citrobacter freundii | 0/1 (0,0) | 0 | S.O. | S.O. | S.O. |
| Enterobacter cloacae | 1/1 (100,0) | 0 | S.O. | S.O. | S.O. |
| Klebsiella oxytoca | 0 | 1/1 (100,0) | S.O. | S.O. | S.O. |
| Klebsiella pneumoniae | 3/3 (100,0) | 1/1 (100,0) | 0,0 | 0,0 | S.O. |
| Pseudomonas aeruginosa | 15/16 (93,8) | 4/8 (50,0) | 43,8 | 37,4 | (7,3; 68,3) |
* RECARBRIO® (500 mg d’imipénem/500 mg de cilastatine/250 mg de rélébactam) par voie i.v. toutes les 6 heures. † Colistine offerte sous forme de colistiméthate sodique (dose d’attaque de 300 mg d’activité de base de colistine, suivie de 150 mg d’activité de base de colistine [soit environ 360 mg de colistiméthate sodique ou environ 4,5 millions UI] par voie i.v. toutes les 12 heures) en association avec l’imipénem/cilastatine (500 mg/500 mg, par voie i.v. toutes les 6 heures). ‡ Les différences de traitement ajustées et les intervalles de confiance (IC) à 90 % sont fondés sur la méthode de Miettinen et Nurminen stratifiée selon le foyer d’infection et ne sont pas fournis si N est inférieur à 4. | |||||
L’acquisition de résistances à l’imipénem chez P. aeruginosa résulte de mutations entraînant une surproduction de céphalosporinases produites par Pseudomonas (PDC, de l’anglais Pseudomonas-derived cephalosporinase; de type AmpC), des enzymes codées par le chromosome bactérien, couplée à une perte de porine OprD, voie d’entrée de l’imipénem. La diversité des séquences du génome de P. aeruginosa dans le groupe mMITT a été observée à la fois chez les patients ayant obtenu une réponse favorable et chez ceux ayant obtenu une réponse défavorable, sans qu’il n’y ait pour autant de tendance fondée sur un seul allèle de la séquence du gène PDC pour ce qui est de l’issue du traitement. Parmi les patients présentant des infections causées par des entérobactéries, les gènes bêta-lactamases détectés comprenaient les suivants : KPC, TEM, CMY, CTX-M et SHV; la majorité des isolats admissibles au départ codaient pour plus d’une bêta-lactamase appartenant à au moins deux classes de la classification d’Ambler. Une guérison clinique en fin de traitement a été observée chez l’ensemble des patients infectés par des entérobactéries, à l’exception de C. freundii.
L’essai comprenait une évaluation de la néphrotoxicité apparue sous l’effet du traitement. La proportion de patients chez qui une néphrotoxicité est survenue en cours de traitement était moindre chez les patients ayant reçu RECARBRIO® (10,3 %, 3/29) que chez ceux ayant reçu l’association colistine + IMI (56,3 %, 9/16) [voir 8 Effets indésirables].
15 Microbiologie
Mode d’action
L’imipénem exerce son activité bactéricide en inhibant les protéines fixatrices de la pénicilline (PFP), ce qui entraîne l’inhibition de la synthèse de la paroi cellulaire des bactéries. Dans le cas des entérobactéries et de certaines souches de Pseudomonas aeruginosa, l’imipénem a démontré une affinité supérieure pour les PFP-2 et PFP-1b et c’est cette liaison préférentielle qui provoque la mort de la cellule bactérienne. L’imipénem est stable en présence de bêta-lactamases, qu’il s’agisse de pénicillinases ou de céphalosporinases produites par des bactéries à Gram négatif ou à Gram positif. Une résistance peut toutefois apparaître en raison de l’expression de carbapénémases ou d’une surproduction de bêta-lactamases autres que des carbapénémases, combinée à une perte d’expression de la porine dans la membrane externe.
La cilastatine limite le métabolisme rénal de l’imipénem, mais elle est dépourvue d’activité antibactérienne en soi.
Le rélébactam contenu dans RECARBRIO® est un inhibiteur à dissociation lente des bêta-lactamases appartenant aux classes A et C de la classification d’Ambler. Le rélébactam est dépourvu d’activité antibactérienne intrinsèque. Le rélébactam intensifie également l’activité de l’imipénem sur les bactéries sensibles à l’imipénem en inhibant les bêta-lactamases résidentes et/ou acquises.
Il a été démontré que l’imipénem/rélébactam exerce une activité in vitro contre les entérobactéries productrices de certaines carbapénémases de classe A (de type KPC ou Klebsiella-pneumoniae), des bêta-lactamases de classe C (de type AmpC) [ACC, CMY, MOX, DHA, FOX et ACT/MIR] et des bêta-lactamases à spectre étendu (BLSE) de classe A (TEM, SHV, CTX-M, VEB, PER et GES). L’imipénem/rélébactam est quelque peu efficace contre les entérobactéries productrices de carbapénèmase de type OXA, en raison de l’activité antibactérienne étendue et puissante de l’imipénem et des effets inhibiteurs du rélébactam sur les enzymes de classe A ou C produites de manière concomitante. L’imipénem/rélébactam a également démontré une activité in vitro contre les isolats de P. aeruginosa qui exprimaient l’enzyme PDC chromosomique, coexprimaient la PDC et des BLSE, et qui présentaient la perte de porines de la membrane externe (OprD) ou une régulation à la hausse des pompes à efflux (MexXY, MexAB).
Résistance
Les mécanismes de résistance aux bêta-lactamines des bactéries à Gram négatif peuvent compter la production de bêta-lactamases, la régulation à la hausse des pompes à efflux et la perte de porines de la membrane externe. Ni le rélébactam ni l’imipénem n’est soumis aux pompes à efflux. L’imipénem/rélébactam agit contre la surexpression de pompes à efflux chez des isolats de P. aeruginosa. L’imipénem/rélébactam a démontré une activité contre les isolats de P. aeruginosa et les entérobactéries productrices de bêta-lactamases sensibles au rélébactam ainsi qu’une perte de porines, voie d’entrée des antibiotiques. RECARBRIO® n’est actif ni contre les métallo-bêta-lactamases ni contre la plupart des oxacillinases ayant une activité de carbapénémase ni contre les enzymes codées par certains allèles de la bêta-lactamase à spectre étendu GES.
Des études in vitro ont porté sur les entérobactéries visées par les indications, certaines porteuses de gènes codant pour des bêta-lactamases inhibées par le rélébactam et d’autres, non (enzymes telles qu’OXA-48 ou métallo-bêta-lactamases). En présence de rélébactam, la sensibilité in vitro (selon la valeur seuil du Clinical Laboratory Standards Institute ou CLSI [M100, 30e édition, 2020] de ≤ 1 mcg/mL pour l’imipénem et l’imipénem/rélébactam) à l’imipénem est passée de 2,1 % à 94,8 % pour les porteurs du gène codant pour l’enzyme KPC (N = 1 194), de 88,3 % à 98,7 % pour les porteurs de gènes chromosomiques ou plasmidiques codant pour les enzymes AmpC et dépourvus de ceux codant pour la KPC (N = 1 854), et de 96,7 % à 98,7 % pour les porteurs de gènes codant pour les enzymes BLSE et dépourvus de gènes codant pour la KPC ou l’AmpC (N = 4 342). La sensibilité au méropénem (≤ 1 mcg/mL) de ces entérobactéries, prélevées en 2016-2018 et porteuses des gènes codant pour la KPC, l’AmpC (sans KPC) et les enzymes BLSE (sans KPC ni AmpC), était respectivement de 4,4 %, 97,1 % et 95,8 %.
Dans les études de surveillance portant sur P. aeruginosa réalisées entre 2016 et 2018 (N = 21 420), la sensibilité au méropénem, à l’imipénem et à l’imipénem/rélébactam, à la lumière de la valeur seuil du CLSI (≤ 2 mcg/mL) était respectivement de 70,6 %, 66,1 % et 88,1 %. Dans des études in vitro portant sur 7 258 isolats de P. aeruginosa non sensibles à l’imipénem, les valeurs modales de CMI étaient de 16 mcg/mL pour l’imipénem seul et de 2 mcg/mL pour l’imipénem/rélébactam, ce qui équivaut à une CMI modale 8 fois plus élevée. En outre, dans des études in vitro réalisées avec 14 162 isolats de P. aeruginosa sensibles à l’imipénem, le rélébactam a accru l’activité de l’imipénem, ce qui a permis d’obtenir une CMI modale deux fois plus faible (1 mcg/mL avec l’imipénem seul et 0,5 mcg/mL avec l’imipénem/rélébactam).
Dans l’essai RESTORE-IMI 1, aucun des isolats de C. freundii, E. cloacae, K. pneumoniae et K. oxytoca qui produisaient des bêta-lactamases n’étaient sensibles aux carbapénems (0 % étaient sensibles à l’imipénem et 5 % à 10 % étaient sensibles au méropénem), mais ils étaient tous sensibles à l’imipénem/rélébactam (CMI ≤ 1 mcg/mL). Ces isolats ont produit une ou plusieurs bêta-lactamases des groupes d’enzymes suivants : CMY, CTX-M, DHA, KPC, OXA, SHV et TEM. Tous les isolats de P. aeruginosa étaient sensibles à l’imipénem/rélébactam (CMI ≤ 2 mcg/mL) et produisaient une bêta-lactamase exprimant la PDC. Certains de ces isolats ont également produit une ou plusieurs bêta-lactamases à spectre étendu (BLSE), y compris l’enzyme CTX-M.
Les staphylocoques résistants à la méthicilline doivent être considérés comme résistants à l’imipénem. L’imipénem n’exerce aucune activité in vitro contre Enterococcus faecium,
Stenotrophomonas maltophilia et certains isolats de Burkholderia cepacia. L’efficacité de l’imipénem/rélébactam contre E. faecium n’a pas fait l’objet d’études. Le rélébactam n’accentue pas l’activité de l’imipénem contre S. maltophilia. En contrepartie, le rélébactam potentialise l’activité de l’imipénem contre B. cepacia.
Des isolats cliniques peuvent produire plusieurs bêta-lactamases, exprimer différents taux de bêta-lactamases ou présenter une variation des séquences d’acides aminés, et ils peuvent être associés à d’autres mécanismes de résistance qui n’ont pas encore été établis. Les renseignements concernant les cultures, la sensibilité et l’épidémiologie locale doivent être pris en compte au moment de choisir ou de modifier un traitement antibactérien.
Résistance croisée
Aucune résistance croisée avec d’autres classes d’antimicrobiens n’a été identifiée. Certains isolats résistants aux carbapénems (y compris l’imipénem) et aux céphalosporines peuvent être sensibles à RECARBRIO®.
Interaction avec d’autres antimicrobiens
Des études in vitro ont permis de mettre en évidence l’absence d’antagonisme entre l’association imipénem/rélébactam et l’amikacine, l’azithromycine, l’aztréonam, la colistine, la gentamicine, la lévofloxacine, la tigécycline et la tobramycine.
Activité contre les bactéries non sensibles à l’imipénem dans des modèles d’infection animale
Le rélébactam a restauré l’activité de l’imipénem/cilastatine dans des modèles animaux d’infection (p. ex., chez la souris : infection disséminée, infection de la cuisse et infection pulmonaire) causée par des entérobactéries productrices de KPC non sensibles à l’imipénem et des isolats de P. aeruginosa non sensibles à l’imipénem en raison de la production de PDC chromosomique et de la perte de la porine OprD.
Liste de microorganismes (Liste 1)
RECARBRIO® s’est montrée efficace contre la plupart des isolats des bactéries énumérées ci-dessous, tant in vitro qu’en présence de cas cliniques d’infection (voir 1 Indications).
Infections urinaires compliquées (IUc)
Bactéries aérobies
Bactéries à Gram négatif
- Citrobacter freundii
- Klebsiella aerogenes
- Enterobacter cloacae
- Escherichia coli
- Klebsiella pneumoniae
- Pseudomonas aeruginosa
Infections intra-abdominales compliquées (IIAc)
Bactéries aérobies
Bactéries à Gram négatif
- Complexe Acinetobacter calcoaceticus-baumannii • Citrobacter freundii
- Klebsiella aerogenes
- Enterobacter cloacae
- Escherichia coli
- Klebsiella oxytoca
- Klebsiella pneumoniae
- Pseudomonas aeruginosa
Bactéries anaérobies
Bactéries à Gram négatif
- Bacteroides caccae
- Bacteroides fragilis
- Bacteroides ovatus
- Bacteroides stercoris
- Bacteroides thetaiotaomicron • Bacteroides uniformis
- Bacteroides vulgatus
- Fusobacterium nucleatum
- Parabacteroides distasonis
- Prevotella melaninogenica
Pneumonie bactérienne acquise à l’hôpital et pneumonie bactérienne sous ventilation assistée (PBAH/PBVA)
Bactéries aérobies
Bactéries à Gram négatif
- Complexe Acinetobacter calcoaceticus-baumannii • Citrobacter freundii
- Citrobacter koseri
- Enterobacter cloacae
- Escherichia coli
- Haemophilus influenzae
- Klebsiella aerogenes
- Klebsiella oxytoca
- Klebsiella pneumoniae
- Pseudomonas aeruginosa
- Serratia marcescens
L’efficacité clinique n’a pas été établie contre les pathogènes suivants (Liste 2), bien que les études in vitro semblent indiquer qu’ils seraient sensibles à RECARBRIO® en l’absence de mécanismes de résistance acquis.
Bactéries aérobies
Bactéries à Gram positif
- Staphylococcus aureus sensibles à la méthicilline
- Streptococcus anginosus
- Streptococcus constellatus
- Streptococcus pneumoniae (isolats sensibles à la pénicilline)
Bactéries à Gram négatif
- Citrobacter koseri
- Enterobacter asburiae
- Serratia marcescens
Bactéries anaérobies
Bactéries à Gram positif
- Eggerthella lenta
- Finegoldia magna
- Parvimonas micra
- Peptoniphilus harei
- Peptostreptococcus anaerobius
Bactéries à Gram négatif
- Fusobacterium necrophorum
- Fusobacterium varium
- Parabacteroides goldsteinii
- Parabacteroides merdae
- Prevotella bivia
- Prevotella buccae
- Veillonella parvula
Lorsque cela est possible, le laboratoire de microbiologie clinique doit fournir au médecin des rapports cumulatifs des résultats des antibiogrammes in vitro pour les médicaments antimicrobiens utilisés dans les hôpitaux locaux et les zones de pratique, sous la forme de rapports périodiques décrivant le profil de sensibilité des agents pathogènes nosocomiaux et acquis dans la communauté. Ces rapports doivent aider le médecin à choisir un médicament antibactérien pour traiter un patient. Méthodes de dilution :
Des méthodes quantitatives sont utilisées pour déterminer les concentrations minimales inhibitrices (CMI) des antimicrobiens. Les CMI, qui représentent des estimations de la sensibilité des bactéries aux antimicrobiens, doivent être déterminées au moyen de tests normalisés fondés sur les méthodes de dilution en bouillon ou en gélose). Les CMI doivent être interprétées selon les seuils du CLSI présentés au Tableau 16.
Méthodes de diffusion :
Les méthodes quantitatives utilisant la mesure du diamètre des zones de diffusion fournissent, elles aussi, des estimations reproductibles de la sensibilité des bactéries aux antimicrobiens. Le diamètre des zones de diffusion doit être déterminé au moyen de tests normalisés. On se sert de disques de papier imprégnés de 10 mcg d’imipénem et de 25 mcg de rélébactam pour évaluer la sensibilité des bactéries à l’imipénem/rélébactam. Les seuils de diffusion des disques approuvés par le CLSI sont présentés dans le Tableau 16.
Méthodes pour bactéries anaérobies :
Pour les bactéries anaérobies, la sensibilité à l’imipénem peut être déterminée par une méthode de test normalisée. Les valeurs de CMI obtenues doivent être interprétées en fonction des seuils indiqués dans le Tableau 16.
Tableau 16 – Critères d’interprétation des tests de sensibilité à l’imipénem/rélébactam (CLSI)
Microdilution en bouillon CMI (mcg/mL) | Zone de diffusion avec disques Diamètre (mm) | |||||||||||||||||
| Agent pathogène | S | I | R | S | I | R | ||||||||||||
| Entérobactériesa | ≤ 1/4 | 2/4 | ≥ 4/4 | ≥ 25 | 21-24 | ≤ 20 | ||||||||||||
| Pseudomonas aeruginosa | ≤ 2/4 | 4/4 | ≥ 8/4 | ≥ 23 | 20-22 | ≤ 19 | ||||||||||||
| Anaérobiesb,c | ≤ 4/4 | 8/4 | ≥ 16/4 | - | - | - | ||||||||||||
S = sensible; I = intermédiaire; R = résistant Pour la diffusion sur disque, utiliser des disques de papier imprégnés d’imipénem/rélébactam à une concentration de 10/25 mcg/mL. a L’efficacité clinique a été établie contre Klebsiella aerogenes, Enterobacter cloacae, Escherichia coli, Klebsiella pneumoniae, Citrobacter freundii, Klebsiella oxytoca. b L’efficacité clinique a été établie contre Bacteroides caccae, Bacteroides fragilis, Bacteroides ovatus, Bacteroides stercoris, Bacteroides thetaiotaomicron, Fusobacterium nucleatum, Parabacteroides distasonis. c Méthode par dilution en gélose. | ||||||||||||||||||
La mention « sensible » (S) indique que l’antimicrobien est susceptible d’inhiber la croissance de l’agent pathogène si le composé antimicrobien dans le sang atteint la concentration habituellement mesurée au foyer d’infection. La mention « intermédiaire » (I) indique que les résultats obtenus peuvent être équivoques; si le microorganisme n’est pas totalement sensible à d’autres médicaments pouvant être utilisés en clinique, on doit répéter le test. Cette catégorie suppose certaines conditions d’application clinique, dans des foyers d’infection où le médicament est physiologiquement concentré ou des situations dans lesquelles des doses élevées du médicament peuvent être utilisées. Cette catégorie procure aussi une zone tampon permettant de prévenir des erreurs d’interprétation importantes, imputables à des facteurs techniques mineurs non contrôlés. La mention « résistant » (R) indique qu’il est peu probable que la croissance de l’agent pathogène soit inhibée par l’antimicrobien même si le composé antimicrobien dans le sang atteint la concentration habituellement mesurée au foyer d’infection. Un autre traitement devrait être envisagé.
Contrôle de la qualité
Les méthodes normalisées d’évaluation de la sensibilité exigent l’utilisation de contrôles de laboratoire pour surveiller et assurer l’exactitude et la précision des fournitures et des réactifs utilisés dans l’essai, ainsi que les techniques des personnes qui effectuent l’essai. La poudre standard d’imipénem devrait donner des valeurs de CMI se situant dans la gamme des valeurs indiquées au Tableau 17. Pour la méthode de diffusion utilisant le disque de 10 mcg d’imipénem/25 mcg de rélébactam, les critères du Tableau 17 doivent être respectés.
Tableau 17 – Contrôle de la qualité des épreuves de sensibilité à l’imipénem et à l’imipénem/rélébactam – gammes de valeurs acceptables
| Microorganisme | Enzyme | Méthod e | Imipénem CMI mcg/mL) | Imipénem/rélébacta m CMI mcg/mL) |
| Staphylococcus aureus ATCC 29213 | S.O. | MDB | 0,016-0,06 | 0,008/4-0,03/4 |
| Enterococcus faecalis ATCC 29212 | S.O. | MDB | 0,5-2 | 0,5/4-2/4 |
| Escherichia coli ATCC 25922 | S.O. | MDB | 0,06-0,25 | 0,06/4-0,25/4 |
| Escherichia coli ATCC 35218 | S.O. | MDB | Aucune | 0,06/4-0,25/4 |
| Pseudomonas aeruginosa ATCC 27853 | AmpC | MDB | 1-4 | 0,25/4-1/4 |
| Haemophilus influenza ATCC 49766 | S.O. | MDB | 0,25-1 | 0,25/4-1/4 |
| Klebsiella pneumoniae ATCC 700603 | SHV-18 | MDB | 0,03-0,25 | 0,03/4-0,25/4 |
| Klebsiella pneumoniae ATCC BAA- 1705 | KPC-2, SHV-11, TEM-1 | MDB | 4-16 | 0,03/4-0,25/4 |
| Klebsiella pneumoniae ATCC BAA- 2814 | KPC-3, SHV-11, TEM-1 | MDB | 16-64 | 0,06/4-0,25/4 |
| Streptococcus pneumoniae ATCC 49619 | S.O. | MDB | 0,03-0,12 | 0,015/4-0,125/4 |
| Bacteroides fragilis ATCC 25285 | S.O. | MDB | 0,03-0,25 | 0,03/4-0,125/4 |
| Bacteroides fragilis ATCC 25285 | S.O. | Gélose | 0,03-0,125 | 0,03/4-0,25/4 |
| Bacteroides thetaiotaomicron ATCC 29741 | S.O. | Gélose | 0,125-0,5 | 0,06/4-0,5/4 |
| Eggerthella lenta ATCC 43055 | S.O. | Gélose | 0,125-0,5 | 0,125/4-1/4 |
| MDB = microdilution en bouillon Gélose = dilution en gélose | ||||
Tableau 18 – Critères pour le contrôle de la qualité de la méthode de diffusion
| Espèce | Numéro de l’isolat | Enzyme/phénotype | Imipénem | Imipénem/rélébactam |
| Escherichia coli | ATCC® 35218 | TEM-1 | S.O. | S.O. |
| Klebsiella pneumoniae | ATCC® 700603 | SHV-18 OXA-2, mutations des porines OmpK35 et OmpK37, TEM-1 | 25-33s | 26-32 |
| Escherichia coli | NCTC 13353 | CTX-M-15 OXA-1 | S.O. | S.O. |
| Klebsiella pneumoniae | ATCC® BAA- 1705™ | KPC-2, SHV | S.O. | 23-29 |
| Klebsiella pneumoniae | ATCC® BAA- 2814™ | KPC-3, SHV-11, TEM-1 | S.O. | 22-28 |
| Acinetobacter baumannii | NCTC 13304 | OXA-27 | S.O. | S.O. |
| Escherichia coli | ATCC® 25922 | β-lactamase négatif | 26-32 | 27-33s |
| Pseudomonas aeruginosa | ATCC® 27853 | Adénosine monophosphate cyclique (AmpC) inductible | 20-28 | 26-31s |
La teneur en imipénem du disque est de 10 mcg et celle en imipénem/rélébactam, de 10/25 mcg. s Indique que cet isolat est complémentaire et qu’il n’est pas requis pour les analyses de laboratoire courantes. | ||||
16 Toxicologie non clinique
Toxicologie générale
Les études chez l’animal montrent que le rélébactam administré seul a causé une très faible dégénérescence des tubules rénaux chez des singes à une exposition plasmatique (ASC) 7 fois supérieure à celle de l’exposition à la dose maximale recommandée chez l’humain (DMRH). La dégénérescence des tubules rénaux s’est montrée réversible après arrêt du traitement. Il n’y avait aucun signe de néphrotoxicité à des expositions plasmatiques (ASC) inférieures ou égales à 3 fois l’exposition à la DMRH.
Aucun signe de néphrotoxicité n’a été observé chez des singes qui avaient reçu du rélébactam en association avec l’imipénem/cilastatine à des expositions plasmatiques (ASC) 1 fois et 3/2 fois, respectivement, l’exposition à la DMRH. En outre, aucun signe de néphrotoxicité n’a été observé dans les études cliniques (voir 8 Effets indésirables).
Génotoxicité :
Des études de génotoxicité ont été réalisées à l’aide de divers tests sur bactéries et dans des cellules de mammifères, tant in vivo qu’in vitro. Aucun signe de génotoxicité n’a été observé lors des tests effectués avec l’imipénem/cilastatine ou le rélébactam.
Les tests effectués avec l’imipénem, la cilastatine ou l’imipénem/cilastatine comprenaient les suivants : étude de mutations des cellules de mammifères V-79 (avec l’imipénem seul et l’imipénem/cilastatine), test de mutation bactérienne inverse (Ames) [avec la cilastatine seule], synthèse spontanée de l’ADN (avec l’imipénem/cilastatine), recherche d’aberrations chromosomiques in vitro (avec l’imipénem/cilastatine) et test cytogénétique in vivo chez la souris (avec l’imipénem/cilastatine).
Les tests effectués avec le rélébactam comprenaient les suivants : test de mutation bactérienne inverse (Ames), recherche d’aberrations chromosomiques in vitro dans les cellules ovariennes de hamsters chinois et test in vivo des micronoyaux chez le rat.
Cancérogénicité :
Aucune étude n’a été effectuée afin d’évaluer le pouvoir cancérogène de l’imipénem/cilastatine ou du rélébactam.
Toxicité pour la reproduction et le développement :
L’administration quotidienne d’imipénem/cilastatine à des rats mâles et femelles, par voie intraveineuse à des doses pouvant atteindre 80 mg/kg et par voie sous-cutanée à des doses pouvant atteindre 320 mg/kg n’a eu aucun effet indésirable sur la fertilité, la capacité de reproduction, la croissance et le développement postnatal. De légères diminutions du poids corporel des fœtus vivants ont été observées, mais uniquement à la dose la plus élevée. Le seul effet de l’imipénem/cilastatine sodique observé dans ces études a été une très légère toxicité, bien que statistiquement significative, sur l’embryon et le fœtus, qui s’est traduite par une augmentation du taux de résorption dans les groupes qui avaient reçu 80/80 et 320/320 mg/kg/jour, et par une diminution du nombre de fœtus vivants par femelle gravide chez ceux qui avaient reçu 20/20 et 80/80 mg/kg/jour. Aucune diminution dans le nombre de fœtus vivants par femelle gravide n’a été observée à la posologie la plus élevée, et le nombre de ratons vivants par femelle gravide, le premier jour du post-partum, était comparable à celui du groupe témoin à toutes les posologies. La fréquence d’ossification incomplète des sternèbres a augmenté légèrement dans le groupe qui avait reçu 320/320 mg/kg/jour, comparativement au groupe témoin. Bien que ces effets soient à peine perceptibles et de faible amplitude, ils laissent supposer que, chez le rat, l’imipénem/cilastatine sodique aurait, à doses élevées, un léger effet embryotoxique. Chez le rat, la dose de 320 mg/kg équivalait à un taux d’exposition environ 2 fois supérieur à la DMRH d’après les comparaisons de la surface corporelle.
Dans les études sur la fertilité réalisées chez le rat, le rélébactam a été administré par voie intraveineuse à des doses pouvant atteindre 450 mg/kg/jour à des rats mâles, pendant 15 jours avant l’accouplement, au cours de la période d’accouplement et à des rates pendant 15 jours avant l’accouplement, au cours de la période d’accouplement et jusqu’au jour 7 de la gestation. Aucun effet sur la fertilité ou la capacité de reproduction (chez les rats mâles et les rates), sur la spermatogenèse (chez les rats mâles) ou sur le développement embryonnaire précoce (chez les rates) n’a été observé lorsque le rélébactam a été administré à des rats femelles ou mâles à des expositions plasmatiques (d’après l’ASC) respectives environ 7 fois et 8 fois supérieures à la DMRH.
Développement :
Imipénem et cilastatine
Aucun signe d’effet tératogène n’a été observé chez des rats ou des lapins qui avaient reçu de l’imipénem ou de la cilastatine sodique, en monothérapie ou en association. Chez le rat, l’imipénem seul a été administré à des posologies pouvant atteindre 900 mg/kg/jour (soit un taux d’exposition 4 fois supérieur à la DMRH d’après les comparaisons de la surface corporelle), la cilastatine sodique seule a été administrée à des posologies pouvant atteindre 1 000 mg/kg/jour (soit un taux d’exposition 5 fois supérieur à la DMRH d’après les comparaisons de la surface corporelle) et l’association imipénem/cilastatine sodique a été administrée à des posologies pouvant atteindre 320/320 mg/kg/jour (soit un taux d’exposition 2 fois supérieur à la DMRH d’après les comparaisons de la surface corporelle).
L’intolérance caractéristique des lapins aux céphalosporines s’est manifestée au cours d’une étude sur la tératologie où l’on avait administré, à des animaux de cette espèce, de l’imipénem seul à une posologie pouvant atteindre 60 mg/kg/jour (soit un taux d’exposition 0,6 fois supérieur à la DMRH d’après les comparaisons de la surface corporelle). On a constaté des signes de toxicité chez la mère, le fœtus et l’embryon à cette posologie. Les effets toxiques observés sur le fœtus et l’embryon seraient dus à la toxicité excessive chez la mère observée au cours de ces études. Même en présence de ces effets toxiques, aucun effet tératogène n’a été observé. L’administration de cilastatine sodique seule à des lapins, à des doses pouvant atteindre 300 mg/kg/jour (soit un taux d’exposition 3 fois supérieur à la DMRH d’après les comparaisons de la surface corporelle), n’a pas non plus entraîné d’effet tératogène.
Lors d’une étude de détermination des doses, on a administré chaque jour, durant 30 jours, de l’imipénem/cilastatine sodique, par injection intraveineuse en bolus, à des macaques de Buffon non gravides à raison de 20/20, 60/60 et 120/120 mg/kg/jour (4 femelles par groupe) dans le but d’établir les régimes posologiques pour les études subséquentes. Un autre groupe de 4 femelles non gravides a reçu également, durant 30 jours, 180/180 mg/kg/jour de médicament par voie sous-cutanée alors qu’un groupe témoin de 4 singes recevait par voie intraveineuse du chlorure de sodium à 0,9 %. Dans les groupes qui avaient reçu 60/60 et 120/120 mg/kg/jour, des vomissements et de la diarrhée sont survenus chez quelques singes une ou deux fois durant le traitement. Trois animaux qui avaient reçu par voie sous-cutanée 180/180 mg/kg/jour de médicament ont présenté des diarrhées épisodiques durant le traitement.
Lors d’une étude sur la tératologie, des macaques de Buffon gravides ont reçu, par injection intraveineuse en bolus, des doses de 40/40 mg/kg/jour et, par injection sous-cutanée, des doses de 160/160 mg/kg/jour, du 20e au 50e jour de la gestation (11 et 14 singes par groupe, respectivement). Un groupe témoin de 14 guenons gravides ont reçu, par voie intraveineuse, un soluté de chlorure de sodium à 0,9 %. Les deux régimes posologiques d’imipénem/cilastatine sodique se sont révélés toxiques pour la mère et ont entraîné des décès, une diminution de l’appétit, une perte de poids, de la diarrhée et des vomissements. Dans ces deux groupes, 7 guenons sur 11 et 5 guenons sur 14 ont respectivement perdu leur embryon. On considère ces résultats comme une preuve évidente de la toxicité de ces régimes posologiques pour la mère. Il n’y a eu aucun signe d’effet tératogène chez les fœtus survivants.
Dans une étude visant à déterminer la distribution et le métabolisme de l’imipénem/cilastatine sodique chez des macaques de Buffon, gravides et non gravides (4 ou 5 guenons par groupe), on a administré chaque jour durant 10 jours, 100/100 mg/kg de médicament en injection intraveineuse en bolus, la première et la dernière dose contenant de l’imipénem radioactif. Les résultats obtenus laissent croire que le métabolisme ou la distribution ne sont pas la cause directe de la sensibilité accrue des guenons gravides à la toxicité produite par l’imipénem/cilastatine sodique.
Lors d’une étude sur la tératologie menée chez des macaques de Buffon, on a administré de l’imipénem/cilastatine sodique (100/100 mg/kg/jour, soit une dose à peu près équivalente à la DMRH d’après les comparaisons de la surface corporelle) en perfusion lente, à des groupes de 10 guenons gravides, durant 3 périodes consécutives de 10 jours (jours 21 à 30, 31 à 40 et 41 à 50). On a administré l’excipient, de la même façon, à trois groupes de 5 guenons gravides. La gravidité a été confirmée par des tests de gonadotrophine chorionique de macaque et la poursuite de la gestation a été vérifiée par des échographies périodiques. Avant la parturition, les fœtus ont été extraits par césarienne et examinés pour déceler toute malformation. Malgré l’absence de malformations externes, viscérales et squelettiques des fœtus, on a constaté une augmentation dans la fréquence des mortalités embryonnaires et fœtales chez les guenons qui avaient reçu le médicament (7 sur 30, 23 %), comparativement aux groupes témoins (0 sur 15, 0 %). Chez 4 des 7 guenons qui ont perdu leurs embryons ou leurs fœtus, des signes de toxicité avaient été observés chez la mère (vomissements ou nausées, ou les deux, pendant ou après le traitement).
L’effet de l’imipénem/cilastatine sodique durant la gestation et la période postnatale a été étudié chez des rates ayant reçu des doses pouvant atteindre 320/320 mg/kg/jour. L’imipénem/cilastatine sodique n’a pas influencé la croissance ou la survie de la descendance.
Rélébactam
Des études sur le développement embryofœtal menées chez des souris, des rates et des lapines exposées au rélébactam à des niveaux pouvant atteindre respectivement 6, 7 et 24 fois le niveau d’exposition des sujets ayant reçu la dose recommandée chez l’humain (DMRH), indiquent que le rélébactam n’a pas d’effets nuisibles sur le développement de l’embryon et du fœtus (souris, rates et lapines), ni sur la fertilité et le développement embryonnaire précoce (rates). Le rélébactam a été administré par voie sous-cutanée à des rates gravides à des doses pouvant atteindre 450 mg/kg/jour (du 6e au 17e jour de la gestation) et en bolus intraveineux à des doses pouvant atteindre 450 mg/kg/jour à des rates (du 6e au 20e jour de la gestation) et à des lapines (du 7e au 20e jour de la gestation).
Dans une étude sur le développement prénatal/postnatal, le rélébactam a été administré par voie intraveineuse à des rates à des doses pouvant atteindre 450 mg/kg/jour à une exposition plasmatique (ASC) 8 fois supérieure à celle de l’exposition à la DMRH du jour 6 de la gestation jusqu’au jour 20 de l’allaitement. Aucun effet lié au rélébactam n’a été observé sur le développement, la croissance, le comportement, la capacité de reproduction ou la fertilité des petits de la génération F1.
Les études menées chez des rates et des lapines gravides ont montré que le rélébactam est transféré au fœtus par le placenta, et que la concentration plasmatique fœtale se situe entre 5 % et 6 % de la concentration maternelle observée au jour 20 de la gestation.
Le rélébactam administré par voie intraveineuse à des rates qui allaitent à une dose de 450 mg/kg/jour (du jour 6 de la gestation jusqu’au jour 14 de l’allaitement) a été excrété dans leur lait à des concentrations équivalant à environ 5 % des concentrations plasmatiques maternelles.