


Monographie de produit - Pro-Ramipril - 1.25
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique et teneur | Ingrédients non médicinaux |
| Orale | Capsules dosées à 1,25 mg, 2,5 mg, 5 mg et 10 mg | monohydrate de lactose (desséché par pulvérisation), stéarate de magnésium, talc, capsule de gélatine vide et encre comestible noire.
Encre comestible noire : gomme laque, oxyde de fer noir, propylèneglycol et hydroxyde d’ammonium |
INDICATIONS ET USAGE CLINIQUE
L’emploi de PRO-RAMIPRIL (ramipril) est indiqué dans les cas suivants :
Traitement de l’hypertension essentielle
- Il peut être utilisé seul ou en association avec des diurétiques thiazidiques ou la félodipine, un inhibiteur calcique.
L’innocuité et l’efficacité de PRO-RAMIPRIL dans le traitement de l’hypertension rénovasculaire n’ont pas été établies; son utilisation n’est donc pas recommandée pour traiter cette affection.
PRO-RAMIPRIL peut également être administré comme traitement initial aux patients chez qui l’utilisation de diurétiques ou de bêtabloquants est contre-indiquée, ou aux patients chez qui ces médicaments causent fréquemment des effets indésirables graves en raison de troubles médicaux concomitants.
L’innocuité et l’efficacité de PRO-RAMIPRIL administré en concomitance avec des agents antihypertenseurs autres que les diurétiques thiazidiques n’ont pas été établies.
Traitement à la suite d’un infarctus aigu du myocarde chez les patients dont l’état clinique est stabilisé, mais qui présentent des signes de dysfonction ventriculaire gauche, dans le but d’améliorer les chances de survie et de diminuer les hospitalisations pour insuffisance cardiaque.
Il existe actuellement peu de données sur le traitement des patients souffrant d’insuffisance cardiaque grave (classe IV de la NYHA) à la suite d’un infarctus du myocarde (voir MISES EN GARDE ET PRÉCAUTIONS – Système cardiovasculaire, Hypotension).
Prise en charge des patients exposés à un risque accru d’événements cardiovasculaires
PRO-RAMIPRIL peut être utilisé pour réduire le risque d’infarctus du myocarde, d’accident vasculaire cérébral ou de décès d’origine cardiovasculaire chez les patients âgés de plus de 55 ans qui présentent un risque élevé d’événements cardiovasculaires en raison d’antécédents de coronaropathie, d’accident vasculaire cérébral, d’artériopathie périphérique ou de diabète accompagné d’au moins un autre facteur de risque cardiovasculaire comme :
- l’hypertension;
- un taux élevé de cholestérol total;
- un faible taux de cholestérol de lipoprotéines de haute densité (HDL);
- le tabagisme;
- une microalbuminurie établie.
Personnes âgées (> 65 ans)
Bien que l’expérience clinique n’ait pas permis de mettre en lumière des différences entre la réaction au traitement chez les personnes âgées (> 65 ans) et chez les patients plus jeunes, on ne peut exclure la possibilité d’une plus grande sensibilité au médicament chez certaines personnes plus âgées (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Pharmacocinétique).
Enfants (< 18 ans)
L’innocuité et l’efficacité de PRO-RAMIPRIL chez les enfants n’ont pas été établies. Par conséquent, de PRO-RAMIPRIL n’est pas indiqué chez cette population de patients.
CONTRE-INDICATIONS
- chez les patients qui sont hypersensibles à ce médicament, à tout autre inhibiteur de l’enzyme de conversion de l’angiotensine (ECA), à l’un des ingrédients de la formulation ou à un composant du recipient. Pour obtenir une liste complète des ingrédients, veuillez consulter la section FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT;
- chez les patients qui ont des antécédents d’œdème de Quincke; héréditaire/idiopathique, ou d’œdème de Quincke avec ou sans traitement par un inhibiteur de l’ECA.
- chez les femmes enceintes et les femmes qui allaitent (voir MISES EN GARDE ET PRÉCAUTIONS – Populations particulières, Femmes enceintes et Femmes qui allaitent).
- chez les patients qui présentent une sténose artérielle rénale bilatérale ou une sténose unilatérale sur rein unique pertinentes sur le plan hémodynamique (voir MISES EN GARDE ET PRÉCAUTIONS – Fonction rénale, Insuffisance rénale).
- chez les patients qui présentent des états hypotensifs ou des états.
- en concomitance avec le schéma sacubitril/valsartan en raison d’un risque accru d’œdème de Quincke. Ne pas instaurer PRO-RAMIPRIL avant qu’au moins 36 heures se soient écoulées après la dernière dose de sacubitril/valsartan. Dans le cas du passage de PRO-RAMIPRIL au schéma sacubitril/valsartan, ne pas instaurer le schéma sacubitril/valsartan avant qu’au moins 36 heures se soient écoulées après la dernière dose de PRO-RAMIPRIL.
en association avec des médicaments contenant de l’aliskirène chez les patients souffrant de
- diabète sucré (de type 1 ou 2)
- insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2)
- hyperkaliémie (>5 mMol/L)
- insuffisance cardiaque congestive avec hypotension
(voir la section MISES EN GARDE ET PRÉCAUTIONS – Inhibition double du système rénine-angiotensine [SRA] et Fonction rénale; voir aussi la section INTERACTIONS MÉDICAMENTEUSES – Inhibition double du système rénine-angiotensine [SRA]);
en association avec des antagonistes des récepteurs de l’angiotensine II (ARA) chez les patients souffrant de :
- diabète avec lésion aux organes cibles
- insuffisance rénale modérée à grave (DFG < 60 mL/min/1,73 m2)
- hyperkaliémie (> 5 mMol/L)
- insuffisance cardiaque congestive avec hypotension;
(voir la section MISES EN GARDE ET PRÉCAUTIONS – Inhibition double du système rénine-angiotensine [SRA] et Fonction rénale; voir aussi la section INTERACTIONS MÉDICAMENTEUSES – Inhibition double du système rénine-angiotensine [SRA]);
- en concomitance avec un traitement extracorporel comportant une mise en contact du sang avec des surfaces chargées négativement, car un tel usage risque de provoquer des réactions anaphylactiques. De tels traitements extracorporels incluent la dialyse ou une hémofiltration avec certaines membranes à haut débit (telles que le polyacrylonitrile) et l’aphérèse à lipoprotéines de faible densité avec le sulfate de dextrane (voir la section MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire).
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
Lorsqu’ils sont utilisés durant la grossesse, les inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA) peuvent causer des lésions au fœtus et même entraîner sa mort. En cas de grossesse, le traitement par PRO-RAMIPRIL doit être interrompu le plus tôt possible (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS – Populations particulières, Femmes enceintes).
Généralités
Toux
On a signalé une toux sèche et persistante, qui ne disparaît habituellement qu’après l’interruption du traitement par le ramipril ou la diminution de la dose. Il faut alors évaluer la situation par le diagnostic différentiel d’une toux (voir EFFETS INDÉSIRABLES).
Conduite d’un véhicule ou exécution d’autres activités comportant des risques
Certains effets indésirables (p. ex., certains symptômes d’une baisse de la tension artérielle, comme la sensation ébrieuse, les étourdissements ou la syncope) peuvent altérer la concentration et le temps de réaction du patient, et peuvent, par conséquent, constituer un risque lorsque ces facultés ont une importance particulière (p. ex., lors de la conduite d’un véhicule ou l’utilisation d’une machine).
Vigilance du patient
PRO-RAMIPRIL peut diminuer la vigilance du patient et sa vitesse de réaction, notamment en début de traitement (voir la section EFFETS INDÉSIRABLES).
Inhibition double du système rénine-angiotensine (SRA)
Il existe des preuves que l’administration d’inhibiteurs de l’ECA, comme le PRO-RAMIPRIL, ou ARA en concomitance avec de l’aliskirène augmente le risque d’hypotension, de syncope, d’accident vasculaire cérébral, d’hyperkaliémie et de détérioration de la fonction rénale, y compris l’insuffisance rénale, chez les patients atteints de diabète sucré (de type 1 ou de type 2) ou présentant une insuffisance rénale modérée à grave (DFG < 60 ml/min/1,73 m2). Par conséquent, l’utilisation du ramipril en association avec des médicaments contenant de l’aliskirène est contre-indiquée chez ces patients (voir CONTRE-INDICATIONS).
L’utilisation de PRO-RAMIPRIL en association avec un ARA est contre-indiquée chez les patients souffrant de néphropathie diabétique (voir la section CONTRE-INDICATIONS).
De plus, l’administration d’inhibiteurs de l’ECA, comme le PRO-RAMIPRIL, en concomitance avec d’autres agents bloquant le SRA, comme les ARA ou les médicaments contenant de l’aliskirène, n’est généralement pas recommandée chez les autres patients étant donné qu’un tel traitement a été associé à une incidence accrue d’hypotension grave, d’insuffisance rénale et d’hyperkaliémie (voir INTERACTIONS MÉDICAMENTEUSES).
Système cardiovasculaire
Sténose aortique
Théoriquement, l’administration de vasodilatateurs augmente le risque de diminution de l’irrigation coronarienne chez les patients présentant une sténose aortique parce que ces produits n’entraînent pas une baisse aussi importante de la postcharge.
Hypotension
On a signalé des cas d’hypotension symptomatique après l’administration de ramipril, généralement après la première ou la deuxième dose, ou lors de l’augmentation de celle-ci. Cette hypotension est plus probable chez les patients qui présentent un déficit hydrique causé par un traitement diurétique, un régime alimentaire hyposodique, une dialyse, une diarrhée ou des vomissements, ou dans d’autres situations susceptibles d’entraîner une activation marquée du SRA, notamment en présence d’hypertension grave ou maligne, ou chez des patients qui présentent une obstruction de la chambre de chasse du ventricule gauche (p. ex., sténose de la valve aortique) ou d’une sténose artérielle rénale pertinentes sur le plan hémodynamique. Tous les patients doivent être avisés de la possibilité d’une chute de tension artérielle, auquel cas ils doivent consulter leur médecin.
On recommande habituellement de corriger la déshydratation, l’hypovolémie ou la déplétion sodique avant d’amorcer le traitement. Chez les patients atteints d’insuffisance cardiaque, il faut cependant soupeser soigneusement les bienfaits de ces actions correctives en regard du risque de surcharge volumique. Lorsque ces troubles revêtent une importance clinique, on ne devra entreprendre ou poursuivre le traitement par PRO-RAMIPRIL que si des mesures visant à prévenir une baisse excessive de la TA et une détérioration de la fonction rénale sont instaurées simultanément.
Chez les patients qui présentent une cardiopathie ischémique ou une maladie vasculaire cérébrale, une chute excessive de la TA pourrait entraîner un infarctus du myocarde ou un accident vasculaire cérébral (voir EFFETS INDÉSIRABLES, – Effets indésirables du médicament observés au cours des essais cliniques). Étant donné la possibilité d’une chute de la TA chez ces patients, le traitement par PRO-RAMIPRIL doit être amorcé sous étroite surveillance médicale. Cette surveillance doit être poursuivie durant les premières semaines de traitement et reprise chaque fois qu’on augmente la dose de PRO-RAMIPRIL. Chez les patients souffrant d’insuffisance cardiaque congestive grave, associée ou non à une insuffisance rénale, le traitement par un inhibiteur de l’ECA peut provoquer une hypotension excessive et il a déjà été associé à de l’oligurie, à une azotémie progressive et, rarement, à une insuffisance rénale aiguë et à la mort.
En présence d’hypotension, il faut placer le patient en position couchée et, si nécessaire, lui administrer une perfusion intraveineuse de chlorure de sodium à 0,9 %. Une réaction hypotensive passagère ne constitue pas nécessairement une contre-indication à poursuivre le traitement, qui peut habituellement être repris sans difficulté lorsque la tension artérielle remonte après le rétablissement du volume sanguin. On doit toutefois envisager une diminution des doses de PRO-RAMIPRIL ou du diurétique administré en association. (voir les sections EFFETS INDÉSIRABLES, Effets indésirables du médicament observés au cours des essais cliniques, Traitement à la suite d’un infarctus aigu du myocarde et POSOLOGIE ET ADMINISTRATION, Posologie recommandée et modification posologique, Traitement à la suite d’un infarctus aigu du myocarde).
PRO-RAMIPRIL peut altérer la vigilance et/ou la réactivité du patient, surtout au début du traitement (voir EFFETS INDÉSIRABLES). Aviser le patient d’en faire part à son médecin s’il éprouve une sensation ébrieuse, surtout durant les premiers jours de traitement par PRO-RAMIPRIL. De plus, il faut dire aux patients d’arrêter de prendre leur médicament et de consulter leur médecin si une syncope survient.
Système endocrinien et métabolisme
Hyperkaliémie et association avec des diurétiques d’épargne potassique
Au cours d’essais cliniques, on a observé des concentrations élevées de potassium sérique (≥ 5,7 mEq/l) chez environ 1 % des patients hypertendus traités par le ramipril. Dans la plupart des cas, il s’agissait d’anomalies isolées qui se sont résorbées malgré la poursuite du traitement. L’hyperkaliémie n’a nécessité l’interruption du traitement chez aucun des patients hypertendus. Les facteurs de risque d’apparition d’une hyperkaliémie peuvent inclure les suivants : insuffisance rénale, diabète sucré et usage concomitant de médicaments pour traiter l’hypokaliémie ou d’autres médicaments associés à une augmentation du potassium sérique (voir INTERACTIONS MÉDICAMENTEUSES, Interactions avec des médicaments).
Système sanguin
Neutropénie et agranulocytose
Les inhibiteurs de l’ECA ont provoqué des cas d’agranulocytose et de dépression de la moelle osseuse. On a signalé plusieurs cas d’agranulocytose, de neutropénie ou de leucopénie, et on ne peut exclure une relation causale avec le ramipril. L’expérience acquise avec le médicament révèle que ces cas sont rares. Une surveillance périodique de la numération leucocytaire doit être envisagée, surtout chez les patients atteints d’une maladie du collagène avec atteinte vasculaire et/ou d’une néphropathie (voir les sections MISES EN GARDE ET PRÉCAUTIONS – Surveillance et essais de laboratoire et EFFETS INDÉSIRABLES, Effets indésirables peu courants liés au médicament, Anomalies des résultats hématologiques et biochimiques).
Les patients doivent être avisés de signaler rapidement à leur médecin tout signe d’infection (p. ex., mal de gorge, fièvre), car il pourrait s’agir d’un signe de neutropénie (voir la section EFFETS INDÉSIRABLES, Effets indésirables observés après la commercialisation du produit).
Fonctions hépatique et biliaire
Des cas d’hépatite (atteinte hépatocellulaire ou cholostase) et d’élévation des concentrations d’enzymes hépatiques ou de bilirubine sérique sont survenus pendant un traitement par des inhibiteurs de l’ECA chez des patients présentant ou non des anomalies de la fonction hépatique avant le traitement. Dans la plupart des cas, ces anomalies sont disparues après l’arrêt du traitement. On a signalé des élévations des concentrations d’enzymes hépatiques ou de bilirubine sérique durant le traitement par le ramipril (voir EFFETS INDÉSIRABLES). Si un patient recevant PRO-RAMIPRIL présente des symptômes inexpliqués, particulièrement pendant les premières semaines ou les premiers mois, il est recommandé de faire une série complète d’épreuves de la fonction hépatique ainsi que tout autre examen nécessaire. Au besoin, l’arrêt du traitement par PRO-RAMIPRIL devrait être envisagé.
Aucun essai adéquat n’a été réalisé chez des patients atteints de cirrhose ou d’autres dysfonctions hépatiques. Chez les patients présentant une atteinte hépatique, la réponse au traitement par PRO-RAMIPRIL peut être accrue ou réduite. En outre, chez les patients qui présentent une grave cirrhose accompagnée d’œdème ou d’ascites, le SRA peut-être activé de manière importante. PRO-RAMIPRIL doit être utilisé avec une grande prudence chez les patients présentant des anomalies hépatiques préexistantes. Chez ces patients, il faut procéder à des épreuves de la fonction hépatique avant de commencer le traitement et surveiller de près la réponse et les effets métaboliques du traitement (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Populations et affections particulières (<1%), Insuffisance hépatique).
Dans de rares cas, les inhibiteurs de l’ECA, y compris le PRO-RAMIPRIL, ont été associés à un syndrome caractérisé par un ictère cholostatique évoluant vers une nécrose hépatique fulminante et (parfois) le décès du patient. Le mécanisme à l’origine de ce syndrome demeure cependant inexpliqué. Les patients recevant des inhibiteurs de l’ECA qui présentent un ictère ou une élévation marquée de la concentration des enzymes hépatiques doivent cesser de prendre le médicament et faire l’objet d’un suivi médical approprié.
Système immunitaire
Œdème de Quincke – tête, cou ou extrémités
On a signalé des cas d’œdème de Quincke chez des patients prenant des inhibiteurs de l’ECA, y compris du PRO-RAMIPRIL.
On a signalé de l’œdème de Quincke potentiellement fatal chez des patients prenant des inhibiteurs de l’ECA, y compris PRO-RAMIPRIL. L’incidence globale est de 0,1 à 0,2 %. On a signalé de l’œdème de Quincke au niveau du visage, des extrémités, des lèvres, de la langue, de la glotte et/ou du larynx chez des patients traités par des inhibiteurs de l’ECA.
L’œdème de Quincke associé à une atteinte laryngée peut être fatal. En cas de stridor laryngé, ou d’œdème de Quincke au visage, aux extrémités, aux lèvres, à la langue ou à la glotte, on doit interrompre le traitement par PRO-RAMIPRIL sans tarder, traiter le patient de façon adéquate selon les normes de soins et le surveiller étroitement jusqu’à ce que l’œdème disparaisse. Si l’œdème est limité au visage et aux lèvres, le problème se résorbe généralement sans traitement, bien que des antihistaminiques puissent être utiles pour soulager les symptômes. Lorsque la langue, la glotte ou le larynx sont touchés et risquent d’obstruer les voies aériennes, il faut rapidement administrer un traitement adéquat (notamment, mais pas uniquement, l’administration sous-cutanée de 0,3 à 0,5 mL d’une solution d’adrénaline à 1:1 000) (voir EFFETS INDÉSIRABLES, – Effets indésirables survenus au cours des essais cliniques, Hypertension essentielle et Effets indésirables peu courants liés au médicament observés au cours des essais cliniques [< 1 %], Organisme entier).
Un risque accru d’œdème de Quincke est possible lorsque PRO-RAMIPRIL est utilisé en concomitance avec d’autres médicaments pouvant causer un œdème de Quincke.
Utilisation concomitante d’inhibiteurs de mTOR, d’inhibiteurs de la DPP-IV et d’inhibiteurs de l’endopeptidase neutre (NEP)
Les patients prenant en concomitance un inhibiteur de mTOR (p. ex., sirolimus, évérolimus, temsirolimus), un inhibiteur de la DPP-IV (p. ex., sitagliptine) ou de l’endopeptidase neutre peuvent courir un risque accru d’œdème de Quincke. Il faut user de prudence quand on instaure un traitement avec un inhibiteur de l’ECA chez des patients qui prennent déjà un inhibiteur de mTOR, de la DPP-IV ou de la NEP ou vice-versa (voir INTERACTIONS MÉDICAMENTEUSES).
Utilisation concomitante de sacubitril/valsartan
On a rapporté un risque potentiel accru d’œdème de Quincke avec l’utilisation concomitante de sacubitril/valsartan et des inhibiteurs de l’ECA (voir la section CONTRE-INDICATIONS).
Œdème de Quincke – intestin
Un œdème de Quincke touchant l’intestin a été signalé chez des patients traités par des inhibiteurs de l’ECA. Les patients présentaient des douleurs abdominales (avec ou sans nausées ou vomissements), parfois accompagnées d’un œdème de Quincke facial. Les symptômes se sont résorbés à l’arrêt du traitement.
On a observé que la fréquence d’œdème de Quincke, pendant le traitement par un inhibiteur de l’ECA, était plus élevée chez les personnes de race noire.
Chez les patients ayant des antécédents d’œdème de Quincke non lié à un traitement par un inhibiteur de l’ECA, le risque d’œdème de Quincke est plus élevé lorsqu’ils reçoivent un inhibiteur de l’ECA (voir CONTRE-INDICATIONS).
Un œdème de Quincke, y compris un œdème laryngé, peut survenir en particulier après l’administration de la première dose de PRO-RAMIPRIL.
Réactions anaphylactoïdes lors de l’exposition à des membranes synthétiques
On a signalé des réactions anaphylactoïdes chez des patients dialysés au moyen de membranes à haute perméabilité (p. ex., celles composées de polyacrylonitrile [PAN]) qui recevaient en concomitance un inhibiteur de l’ECA. L’emploi de PRO-RAMIPRIL est donc contre-indiqué chez les patients dialysés au moyen de membranes à haute perméabilité (voir la section CONTRE-INDICATIONS). Il faut arrêter la dialyse sans délai en présence de symptômes tels que les nausées, les crampes abdominales, les sensations de brûlure, l’œdème de Quincke, l’essoufflement et l’hypotension grave. Ces symptômes ne sont pas soulagés par les antihistaminiques. Si un tel traitement est nécessaire, il faut envisager l’utilisation d’un autre type de membrane à dialyse ou d’une classe différente d’antihypertenseurs.
Réactions anaphylactoïdes pendant l’aphérèse des LDL
Dans de rares cas, des patients recevant des inhibiteurs de l’ECA ont éprouvé des réactions anaphylactoïdes potentiellement mortelles lors d’aphérèse des lipoprotéines de basse densité avec du sulfate de dextrane. L’interruption temporaire du traitement par les inhibiteurs de l’ECA avant chaque aphérèse a permis d’éviter la survenue de ces réactions. L’emploi de PRO-RAMIPRIL est donc contre-indiqué chez les patients en séance d’aphérèse des lipoprotéines de basse densité avec du sulfate de dextrane (voir la section CONTRE-INDICATIONS). Si un tel traitement est nécessaire, on doit envisager d’utiliser un autre type d’aphérèse ou une classe d’antihypertenseurs différente.
Réactions anaphylactoïdes pendant la désensibilisation
On a signalé des cas isolés de réaction anaphylactoïde prolongée mettant la vie en danger chez des patients recevant des inhibiteurs de l’ECA, pendant un traitement de désensibilisation par injection de venin d’hyménoptères (abeilles, guêpes, etc.). Chez ces patients, l’interruption temporaire des inhibiteurs de l’ECA durant ≥ 24 heures avant la désensibilisation a permis d’éviter ce type de réaction, qui pouvait réapparaître lors de nouvelle provocation accidentelle.
Réactions vasomotrices (nitritoïdes) – Or
De rares cas de réactions vasomotrices (dont les symptômes incluent la rougeur du visage, la nausée, les vomissements et l’hypotension symptomatique) ont été signalés chez des patients recevant de l’or injectable (aurothiomalate de sodium) en même temps qu’un inhibiteur de l’ECA, dont PRO-RAMIPRIL (voir INTERACTIONS MÉDICAMENTEUSES).
Considérations périopératoires
Chirurgie et anesthésie
Chez les patients qui subissent une chirurgie ou une anesthésie avec des produits provoquant de l’hypotension, PRO-RAMIPRIL peut inhiber la formation d’angiotensine II secondaire à la libération compensatrice de rénine. En cas d’hypotension considérée comme due à ce mécanisme, la correction peut se faire au moyen d’une recharge volumique.
Fonction rénale
Insuffisance rénale
L’inhibition du système rénine-angiotensine-aldostérone (SRAA) a entraîné des changements de la fonction rénale chez les personnes prédisposées. Chez les patients dont la fonction rénale peut être dépendante de l’activité du SRAA, comme ceux présentant une sténose artérielle rénale bilatérale, une sténose artérielle rénale unilatérale sur rein unique, ou encore une insuffisance cardiaque grave, le traitement par des médicaments qui inhibent ce système a été associé à de l’oligurie, à une azotémie évolutive et, rarement, à une insuffisance rénale aiguë ou à la mort. Chez les patients prédisposés, l’utilisation concomitante d’un diurétique peut augmenter le risque davantage, et il pourrait être nécessaire d’interrompre le traitement diurétique.
L’utilisation des inhibiteurs de l’ECA – incluant PRO-RAMIPRIL – ou les ARA avec des médicaments contenant de l’aliskirène est contre-indiquée chez les patients présentant un diabète sucré (de type 1 ou 2), une insuffisance rénale modérée à grave (DFG < 60 mL/min/1,73 m2), une hyperkaliémie (> 5 mMol/L) ou chez les patients atteints d’insuffisance cardiaque congestive avec hypotension (voir CONTRE-INDICATIONS et INTERACTIONS MÉDICAMENTEUSES – Inhibition double du système rénine-angiotensine (SRA) avec les inhibiteurs de l'ECA, les ARA, ou des médicaments contenant de l’aliskirène).
L’emploi d’un inhibiteur de l’ECA, y compris PRO-RAMIPRIL, en association avec un ARA ou d’autres inhibiteurs de l’ECA est contre-indiqué chez les patients souffrant de diabète avec des lésions aux organes cibles, d’une insuffisance rénale modérée à grave (DFG < 60 mL/min/1,73 m2), d’hyperkaliémie (> 5mMol/L) ou d’insuffisance cardiaque congestive avec hypotension (voir CONTRE-INDICATIONS et INTERACTIONS MÉDICAMENTEUSES – Inhibition double du système rénine-angiotensine [SRA] par des ARA, des inhibiteurs de l’ECA ou des médicaments contenant de l’aliskirène).
L’utilisation de PRO-RAMIPRIL doit s’accompagner d’une évaluation appropriée de la fonction rénale.
PRO-RAMIPRIL doit être utilisé avec prudence chez les patients souffrant d’insuffisance rénale, qui pourraient nécessiter des doses réduites ou moins fréquentes (voir POSOLOGIE ET ADMINISTRATION). En cas d’insuffisance rénale, il faut exercer une surveillance étroite de la fonction rénale lorsqu’on le juge nécessaire.
Populations particulières
Femmes enceintes
Administrés à des femmes enceintes, les inhibiteurs de l’ECA peuvent causer morbidité et mortalité fœtale et néonatale. En cas de grossesse, il faut interrompre le traitement par PRO-RAMIPRIL le plus tôt possible, et si cela est approprié, commencer un traitement de remplacement. Chez les patientes qui tentent de concevoir, il faut remplacer l’ECA par un autre antihypertenseur dont l’innocuité durant la grossesse est établie.
L’utilisation d’inhibiteurs de l’ECA durant la grossesse est contre-indiquée.
On a également signalé des cas de naissance prématurée, une persistance du canal artériel et d’autres malformations cardiaques structurales, ainsi que des malformations neurologiques, par suite d’une exposition aux inhibiteurs de l’ECA au cours du premier trimestre de la grossesse.
L’utilisation des inhibiteurs de l’ECA pendant les deuxième et troisième trimestres de la grossesse a été associée à des lésions fœtales et néonatales, y compris l’hypotension, l’hypoplasie crânienne du nouveau-né, l’anurie, l’insuffisance rénale réversible ou irréversible et la mort. On a également signalé de l’oligohydramnios présumément causé par une diminution de la fonction rénale du fœtus; ces cas étaient associés à une contracture des membres, à une malformation craniofaciale et à un développement pulmonaire hypoplasique du fœtus.
Il faut étroitement surveiller, chez les nourrissons exposés in utero aux inhibiteurs de l’ECA, l’apparition possible d’une hypotension, d’une oligurie ou d’une hyperkaliémie. En cas d’oligurie, il faut prendre les mesures nécessaires pour maintenir la TA et l’irrigation rénale. Une exsanguino-transfusion ou une dialyse pourraient être nécessaires, afin d’augmenter la tension artérielle ou compenser une altération de la fonction rénale; toutefois, l’expérience limitée avec ces méthodes n’a pas permis de les associer à des avantages cliniques significatifs.
On ignore si le ramipril ou le ramiprilate peuvent être éliminés de l’organisme par hémodialyse.
Données chez l’animal
Aucun effet tératogène du ramipril n'a été observé dans les études sur les rats, les lapins et les singes cynomolgus gravides. Les doses utilisées étaient: 10, 100 ou 1000 mg / kg chez le rat (2500 fois dose maximale chez l'homme), 0,4, 1,0 ou 2,5 mg / kg chez le lapin (6,25 fois la dose maximale chez l'homme) et 5, 50 ou 500 mg / kg chez le singe cynomolgus (1 250 fois la dose maximale chez l'homme). Chez les rats, la dose la plus élevée a entraîné une réduction de l'apport alimentaire chez les mères, avec pour conséquence une réduction du poids à la naissance des petits et le développement du poids pendant la période de lactation. Chez les lapins, les effets maternels étaient des mortalités (doses élevées et moyennes) et une diminution du poids corporel. Chez le singe, les effets maternels ont été des mortalités (doses élevées et moyennes), des vomissements et une réduction de la prise de poids.
Femmes qui allaitent
On a pu observer la présence de concentrations d’inhibiteurs de l’ECA dans le lait maternel. L’emploi de PRO-RAMIPRIL est contre-indiqué pendant l’allaitement (voir la section CONTREINDICATIONS).
Enfants (< 18 ans)
L’innocuité et l’efficacité du ramipril chez les enfants n’ont pas été établies. Par conséquent, PRO-RAMIPRIL n’est pas indiqué chez cette population de patients.
Personnes âgées (> 65 ans)
Bien que l’expérience clinique n’ait pas permis de mettre en lumière des différences entre la réaction au traitement chez les personnes âgées (> 65 ans) et chez les patients plus jeunes, on ne peut exclure la possibilité d’une plus grande sensibilité au médicament chez certaines personnes plus âgées. Il est recommandé d’évaluer la fonction rénale en début de traitement (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, – Populations et affections particulières, Personnes âgées).
Surveillance et épreuves de laboratoire
Surveillance hématologique
Une surveillance périodique de la numération leucocytaire doit être envisagée. Il est recommandé d’assurer une surveillance plus fréquente en début traitement, ainsi que chez les patients :
- qui présentent une insuffisance rénale ou
- un collagénose préexistantes (p. ex., lupus érythémateux ou sclérodermie) ou;
- qui prennent d’autres médicaments pouvant modifier le profil sanguin (voir INTERACTIONS MÉDICAMENTEUSES, – Interactions avec des médicaments – Allopurinol, immunosuppresseurs, corticoïdes, procaïnamide, cytostatiques et autres médicaments pouvant modifier le profil sanguin).
Surveillance du bilan rénal
Une évaluation appropriée de la fonction rénale devrait accompagner l’utilisation d’PRO-RAMIPRIL, en particulier au cours des premières semaines de traitement. Une surveillance étroite de la fonction rénale pendant le traitement doit être effectuée si cela est jugé approprié chez les patients atteints d'insuffisance rénale.
Il convient d’assurer une surveillance particulièrement étroite dans les cas suivants :
- patients souffrant d’insuffisance cardiaque;
- maladie rénovasculaire (sténose athéroscléreuse de l'artère rénale (AS-RAS) et dysplasie fibromusculaire (FMD)). Chez les patients présentant une sténose unilatérale de l'artère rénale hémodynamiquement significative, même une légère augmentation de la créatinine sérique peut être le signe d'une perte unilatérale de la fonction rénale;
- patients présentant une atteinte rénale;
- patients ayant subi une greffe de rein;
- patients âgés.
Surveillance des électrolytes
On recommande de surveiller régulièrement la concentration sérique de potassium et de sodium. De plus, on doit assurer une surveillance plus fréquente du taux de potassium sérique chez les patients qui présentent une atteinte rénale.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Comme PRO-RAMIPRIL est un antihypertenseur, les effets indésirables les plus courants qu’il peut entraîner sont directement liés à son effet hypotenseur.
On a évalué l’innocuité à long terme du ramipril administré en monothérapie chez des patients hypertendus. Les effets indésirables graves signalés les plus fréquemment ont été l’infarctus du myocarde (0,3 %); l’œdème (0,2 %); l’hypotension (0,1 %); l’accident vasculaire cérébral (0,1 %); et la syncope (0,1 %). Un œdème de Quincke est survenu chez 0,1 % des patients traités par le ramipril en association avec un diurétique.
Les effets indésirables (EI) les plus fréquents survenus au cours des essais cliniques ont été les suivants : céphalées (15,1 %), étourdissements (3,7 %), asthénie (3,7 %), douleurs thoraciques (2,0 %), nausées (1,8 %), œdème périphérique (1,8 %), somnolence (1,7 %), impuissance (1,5 %), éruptions cutanées (1,4 %), arthrite (1,1 %) et dyspnée (1,1 %). L’arrêt du traitement s’est avéré nécessaire chez 0,8 % des patients traités par le ramipril en raison des effets indésirables. Environ 1 % des patients ayant pris part aux essais cliniques comparatifs réalisés en Amérique du Nord ont dû interrompre leur traitement en raison d’une toux.
Les effets indésirables observés chez > 1 % des patients traités par le ramipril à la suite d’un infarctus aigu du myocarde (étude AIRE) et pour lesquels on a pu établir un lien causal possible ou probable avec le médicament à l’essai ont été les suivants : hypotension, augmentation de la toux, étourdissements et vertiges, nausées et vomissements, angine de poitrine, hypotension orthostatique, syncope, insuffisance cardiaque, insuffisance cardiaque grave ou résistante, infarctus du myocarde, vomissements, céphalées, anomalies de la fonction rénale, douleurs thoraciques anormales et diarrhée. Il a fallu interrompre le traitement en raison des effets indésirables chez 36,7 % des patients ayant subi un infarctus aigu du myocarde et qui recevaient le ramipril comparativement à 40,8 % des patients qui recevaient le placebo.
Le profil d’innocuité du ramipril chez les patients présentant un risque élevé d’événements cardiovasculaires (étude HOPE) concordait avec les résultats du programme de pharmacovigilance. Les motifs d’abandon du traitement ont été la toux (ramipril : 7,3 %; placebo : 1,8 %), l’hypotension et les étourdissements (ramipril : 1,9 %; placebo : 1,5 %) et l’œdème (ramipril : 0,4 %; placebo : 0,2 %).
Effets indésirables survenus au cours d’essais cliniques
Les essais cliniques étant menés dans un contexte très particulier, les taux d’effets indésirables observés au cours de ces essais peuvent ne pas refléter ceux observés en pratique et ne doivent pas être comparés à ceux obtenus durant des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament provenant d’essais cliniques permettent de préciser les effets secondaires liés au médicament et de donner une idée approximative de leur fréquence.
Hypertension essentielle
On a évalué l’innocuité du ramipril chez plus de 4 000 patients hypertendus. Environ 500 patients âgés ont participé à des essais comparatifs. L’innocuité à long terme a été évaluée chez près de 700 patients traités durant au moins 1 an. La fréquence des EI n’était pas plus élevée chez les patients âgés recevant la même dose quotidienne. La fréquence générale des EI n’était ni reliée à la durée du traitement ni à la dose quotidienne totale.
Dans le cadre des essais cliniques comparatifs contre placebo réalisés en Amérique du Nord, portant sur le traitement de l’hypertension par le ramipril administré en monothérapie (n = 972), on a signalé les EI graves suivants : infarctus du myocarde (0,3 %), œdème (0,2 %), hypotension (0,1 %), accident vasculaire cérébral (0,1 %), syncope (0,1 %). Parmi tous les patients ayant pris du ramipril (n =1 244), l’œdème de Quincke est survenu chez 0,1 % des patients traités par le ramipril en association avec un diurétique.
Au cours des essais cliniques auxquels ont participé des patients hypertendus qui ont reçu du ramipril en monothérapie pendant plus de 1 an (n = 651), les EI les plus fréquents étaient les suivants : céphalées (15,1 %), étourdissements (3,7 %), asthénie (3,7 %), douleurs thoraciques (2,0 %), nausées (1,8 %), œdème périphérique (1,8 %), somnolence (1,7 %), impuissance (1,5 %), éruptions cutanées (1,4 %), arthrite (1,1 %), dyspnée (1,1 %). L’arrêt du traitement s’est avéré nécessaire chez cinq patients (0,8 %) en raison des EI.
Dans le cadre d’essais comparatifs contre placebo, on a observé un excès d’infections des voies respiratoires supérieures et de syndrome grippal dans les groupes recevant le ramipril. Ces essais ayant été réalisés avant que la relation existante entre la toux et les inhibiteurs de l’ECA n’ait été reconnue, il est possible que dans certains cas, la toux ait été causée par le ramipril. Dans un essai ultérieur, d’une durée d’un an, on a observé une augmentation de la toux chez presque 12 % des patients traités par le ramipril, et on a dû interrompre le traitement chez environ 4 % d’entre eux. L’arrêt du traitement s’est avéré nécessaire, en raison de la toux, chez environ 1 % des patients traités par le ramipril en monothérapie dans le cadre des essais comparatifs réalisés en Amérique du Nord (n = 972). Toujours à cause de la toux.
Traitement à la suite d’un infarctus aigu du myocarde
Dans le cadre d’un essai clinique contrôlé, le ramipril a été administré à 1 004 patients ayant subi un infarctus aigu du myocarde. Tant dans le groupe recevant le ramipril que dans celui recevant le placebo, les cas d’infarctus du myocarde, d’insuffisance cardiaque, de fibrillation auriculaire, de maladie vasculaire périphérique et d’infection des voies urinaires étaient plus fréquents chez les patients âgés que chez les patients plus jeunes. Les troubles gastro-intestinaux étaient plus fréquents chez les patients âgés recevant du ramipril. La toux et l’hypotension étaient observées plus souvent chez les femmes recevant le ramipril.
Les effets indésirables (à l’exception des anomalies des valeurs de laboratoire) considérés comme probablement ou possiblement liés au médicament à l’essai, observés chez > 1 % des patients présentant des signes cliniques d’insuffisance cardiaque et dont l’état est stabilisé, recevant du ramipril après avoir subi un infarctus aigu du myocarde, sont présentés dans le tableau suivant. Les fréquences indiquées correspondent aux données de l’étude AIRE (Acute Infarction Ramipril Efficacy); la durée du suivi était de 6 à 48 mois (suivi moyen de 15 mois).
Tableau 1 : Pourcentage de patients ayant présenté des effets indésirables possiblement ou probablement liés au médicament à l’essai dans l’étude contrôlée par placebo sur la mortalité (AIRE)
| Effet indésirable | Ramipril (n = 1 00 4) | Placeb o (n = 98 2) |
| Hypotension | 10,7 | 4,7 |
| Augmentation de la toux | 7,6 | 3,7 |
| Étourdissements/vertiges | 5,6 | 3,9 |
| Nausées/vomissements | 3,8 | 1,9 |
| Angine de poitrine | 2,9 | 2,0 |
| Hypotension orthostatique | 2,2 | 1,4 |
| Syncope | 2,1 | 1,4 |
| Insuffisance cardiaque | 2,0 | 2,2 |
| Insuffisance cardiaque grave ou résistante | 2,0 | 3,0 |
| Infarctus du myocarde | 1,7 | 1,7 |
| Vomissements | 1,6 | 0,5 |
| Céphalées | 1,2 | 0,8 |
| Anomalies de la fonction rénale | 1,2 | 0,5 |
| Douleurs thoraciques anormales | 1,1 | 0,9 |
| Diarrhée | 1,1 | 0,4 |
Tableau 2 : Pourcentage de patients ayant présenté des effets indésirables graves possiblement liés au médicament à l’essai dans l’étude contrôlée par placebo sur la mortalité (AIRE)
| Événement | Ramipril (n = 1 004) | Placebo (n = 982) |
| Hypotension | 3,0 % | 1,1 % |
| Angine de poitrine | 2,0 % | 1,2 % |
| Insuffisance cardiaque grave ou résistante | 1,9 % | 2,9 % |
| Infarctus du myocarde | 1,7 % | 1,7 % |
| Insuffisance cardiaque | 1,5 % | 1,5 % |
| Syncope | 1,3 % | 0,8 % |
| Douleur thoracique | 0,7 % | 0,9 % |
| Nausées | 0,6 % | 0,5 % |
| Vomissements | 0,5 % | 0,1 % |
| Étourdissements | 0,5 % | 0,5 % |
| Anomalies de la fonction rénale | 0,5 % | 0,2 % |
| Infection thoracique | 0,2 % | 0,0 % |
| Hypotension orthostatique | 0,2 % | 0,2 % |
| Céphalées | 0,1 % | 0,0 % |
Des cas isolés de décès ont été signalés avec l’utilisation du ramipril. Ces cas semblaient être liés à l’hypotension (y compris les effets après l’administration de la première dose). Toutefois, il était difficile de faire la distinction entre bon nombre de ces cas et l’évolution d’une maladie sous-jacente (voir MISES EN GARDE ET PRÉCAUTIONS – Système cardiovasculaire, Hypotension).
L’abandon du traitement en raison d’événements indésirables a été nécessaire chez 36,7 % (368/1 004) des patients ayant subi un infarctus aigu du myocarde traités par le ramipril, comparativement à 40,8 % (401/982) des patients ayant reçu le placebo.
Prise en charge des patients exposés à un risque accru d’événements cardiovasculaires
Dans le cadre de l’étude HOPE (Heart Outcome Prevention Evaluation) menée auprès de 4 645 patients traités par le ramipril, le profil d’innocuité du ramipril concordait avec les données recueillies après la commercialisation. Les raisons de l’abandon du traitement, dont la fréquence était plus élevée dans le groupe recevant le ramipril que dans le groupe sous placebo, étaient les suivantes : la toux (ramipril : 7,3 %, placebo : 1,8 %), l’hypotension/les étourdissements (ramipril : 1,9 %, placebo : 1,5 %) et l’œdème (ramipril : 0,4 %, placebo : 0,2 %).
Effets indésirables peu courants liés au médicament (< 1 %)
Les effets indésirables sur le plan clinique survenus chez moins de 1 % des patients traités par le ramipril lors d’essais cliniques contrôlés sont énumérés ci-dessous par système ou appareil :
Organisme entier : œdème de Quincke
Appareil cardiovasculaire : angine de poitrine, arythmie, douleur thoracique, variations orthostatiques, aggravation de troubles de la perfusion attribuable à la présence de sténoses vasculaires, bouffées vasomotrices, infarctus du myocarde, palpitations, hypotension symptomatique, syncope, tachycardie, sténose vasculaire.
SNC : anxiété, amnésie, confusion, convulsions, dépression, troubles de l’équilibre, perte de l’ouïe, troubles de l’ouïe, insomnie, sensation ébrieuse, nervosité, névralgie, neuropathie, paresthésie, polynévrite, agitation, troubles du sommeil, somnolence, acouphène, tremblements, vertige, troubles de la vue (y compris la vision floue).
Peau : réactions apparentes d’hypersensibilité (se manifestant par une urticaire, un prurit ou une éruption cutanée, accompagnés ou non de fièvre), photosensibilité, purpura.
D’autres réactions de la peau et des muqueuses peuvent également survenir : érythrodermie/dermite exfoliative, exacerbation du psoriasis, exanthème lichéniforme, exanthème et énanthème pemphigoïdes, éruption maculopapuleuse, exanthème maculopapuleux, onycholyse, exanthème psoriasiforme, alopécie réversible et nécrolyse épidermique toxique ou onycholyses., exanthème maculopapuleux, onycholyse, onycholyse et exanthème psoriasiforme).
Appareil digestif : malaises abdominaux, douleurs abdominales (s’accompagnant parfois de changements enzymatiques évoquant une pancréatite), anorexie, constipation, diarrhée, troubles digestifs, diminution de l’appétit, sécheresse de la bouche, dyspepsie, dysphagie, gastrite, gastroentérite, glossite, élévation des concentrations d’enzymes pancréatiques, augmentation de la salivation, angio-œdème de l’intestin, nausées, pancréatite (des cas mortels ont été signalés de façon très exceptionnelle), altération du goût et de l’odorat, douleurs abdominales supérieures, vomissements.
Système sanguin : agranulocytose, éosinophilie, leucopénie, thrombocytopénie (voir MISES EN GARDE ET PRÉCAUTIONS – Système sanguin, Neutropénie et agranulocytose).
Appareil hépatobiliaire : insuffisance hépatique, des augmentations du taux sérique d’enzymes hépatiques et/ou de bilirubine conjuguée dans des cas isolés de lésions hépatiques (y compris une insuffisance hépatique aiguë) peuvent survenir. Dans de rares cas, les inhibiteurs de l’ECA, dont fait partie le PRO-RAMIPRIL, ont été associés à un syndrome qui se manifeste initialement par un ictère cholestatique, qui évolue en nécrose hépatique fulminante et qui mène (parfois) à la mort.
Fonction rénale : atteinte rénale, oligurie et insuffisance rénale aiguë. Élévation de la concentration d’azote uréique sanguin (BUN) et de créatinine sérique. Dans de rares cas, on a signalé l’aggravation d’une protéinurie préexistante (bien que les inhibiteurs de l’ECA abaissent généralement la protéinurie) ou une augmentation de la diurèse (liée à une amélioration du rendement cardiaque).
Appareil respiratoire : bronchite, bronchospasme (y compris une aggravation de l’asthme), augmentation de la toux, congestion nasale, sinusite.
Autres : arthralgie, arthrite, conjonctivite, humeur dépressive, dyspnée, œdème, épistaxis, impuissance, augmentation de la transpiration, perte gustative, malaise, crampes musculaires, myalgie, baisse de la libido, dysfonction érectile transitoire, gain pondéral.
On a rapporté un syndrome se manifestant par des symptômes tels que la fièvre, la vasculite, la myalgie, l’arthralgie ou l’arthrite, une vitesse de sédimentation des hématies élevées, une éosinophilie et une leucocytose. On peut aussi voir apparaître une éruption cutanée, de la photosensibilité ou d’autres manifestations dermatologiques.
Anomalies des résultats hématologiques et biochimiques
On a rapporté les anomalies suivantes dans les résultats hématologiques et biochimiques : diminution du nombre de globules rouges, de l’hémoglobine ou de l’hématocrite; élévations des enzymes hépatiques, de la bilirubine sérique, de l’acide urique et du glucose sanguin; hyponatrémie; hausse de la créatinine; hausse de l’azote uréique du sang; protéinurie et élévations importantes du potassium sérique.
Effets indésirables observés après la commercialisation du produit
Organisme entier : réactions anaphylactiques, œdème de Quincke (des cas mortels ont été signalés), fatigue.
Appareil cardiovasculaire : troubles vasculaires cérébraux (y compris les accidents ischémiques cérébraux et les accidents ischémiques transitoires).
SNC : troubles de l’attention, sensation de brûlure (principalement au niveau de la peau du visage ou des extrémités), altération de la psychomotricité (réactions défaillantes), déclenchement ou aggravation du phénomène de Raynaud, et perturbation de l’odorat.
Peau : érythème polymorphe, exacerbation du psoriasis, exanthème lichéniforme et pemphigoïde, énanthème pemphigoïde, pemphigus, alopécie réversible, syndrome de Stevens-Johnson, nécrolyse épidermique toxique.
Système endocrinien : syndrome de sécrétion inappropriée de l’hormone antidiurétique (SIADH).
Appareil digestif : stomatite aphteuse
Système sanguin : dépression de la moelle osseuse, anémie hémolytique (voir MISES EN GARDE ET PRÉCAUTIONS – Système sanguin, Neutropénie et agranulocytose) et pancytopénie.
Appareil hépatobiliaire : insuffisance hépatique aiguë, ictère cholostatique ou cytolytique, hépatite (des cas mortels ont été signalés de façon très exceptionnelle), cas isolés de lésions hépatiques (y compris insuffisance hépatique aiguë).
Modifications des résultats d’essais de laboratoire : diminution de la natrémie.
Autres : gynécomastie, présence d’anticorps antinucléaires (AAN).
INTERACTIONS MÉDICAMENTEUSES
Interactions avec des médicaments
Tableau 3 : Interactions médicament-médicament établies ou possibles
| Dénomination commune | Réf. | Effets | Commentaire |
|---|---|---|---|
ENTRESTO (sacubitril/valsartan) | T | L’utilisation d’un inhibiteur de l’ECA en concomitance avec ENTRESTO (sacubitril/valsartan) est contre-indiquée, car l’inhibition concomitante de la néprilysine et de l’ECA augmente le risque d’œdème de Quincke. | L’utilisation concomitante d’ENTRESTO (sacubitril/valsartan) est contre-indiquée. Ne pas instaurer le PRO-RAMIPRIL avant que 36 heures se soient écoulées après la dernière dose de sacubitril/valsartan. Dans le cas d’un passage de PRO-RAMIPRIL au schéma sacubitril/valsartan, ne pas instaurer le schéma sacubitril/valsartan avant que 36 heures se soient écoulées après la dernière dose de PRO-RAMIPRIL (voir CONTRE- INDICATIONS et POSOLOGIE ET ADMINISTRATION) ADMINISTRATION). |
| Acénocoumarol | EC | Dans le cadre d’un essai par administration réitérée portant sur les interactions pharmacodynamiques, réalisé à double insu et contrôlé par placebo, 14 patients atteints d’hypertension légère ont reçu du ramipril et des doses thérapeutiques d’acénocoumarol; les résultats ont révélé que la tension artérielle, la vitesse de coagulation, mesurée par un Thrombotest, et les facteurs de coagulation n’ont pas été modifiés de façon significative. | |
| Agents provoquant la libération de rénine | C | Augmentation de l’effet antihypertenseur | Les agents antihypertenseurs qui provoquent la libération de rénine (p. ex., les diurétiques) augmentent l’effet antihypertenseur du ramipril. |
| Dénomination commune | Réf. | Effets | Commentaire |
|---|---|---|---|
Agents augmentant la concentration sérique de potassium | EC | Étant donné que le ramipril diminue la production d’aldostérone, une élévation du potassium sérique peut survenir. | Il faut réserver l’administration de diurétiques d’épargne potassique, tels que la spironolactone, le triamtérène ou l’amiloride, les suppléments potassiques ou d’autres produits médicinaux pouvant accroître la kaliémie, aux cas d’hypokaliémie avérée; de plus, il faut les administrer avec prudence et mesurer fréquemment la concentration sérique de potassium, parce que ces agents peuvent entraîner une augmentation significative, parfois grave, de celle-ci. Les succédanés du sel qui contiennent du potassium doivent aussi être utilisés avec prudence (voir également « Agents anti-inflammatoires non stéroïdiens »). |
| Alcool | C | Augmentation de la vasodilatation. | L’alcool peut accroître l’effet de PRO-RAMIPRIL. |
| Allopurinol, immunosuppresseurs, corticostéroïdes, procaïnamide, cytostatiques et autres agents pouvant modifier le profil sanguin | T | Probabilité accrue de réactions hématologiques. | |
| Antiacides | EC | Dans le cadre d’un essai croisé ouvert avec répartition aléatoire portant sur une dose unique et auquel ont participé 24 hommes, il a été établi que l’administration concomitante d’un antiacide, composé d’hydroxydes de magnésium et d’aluminium, n’a pas modifié la biodisponibilité du ramipril ni le profil pharmacocinétique du ramiprilate. | Dans le cadre d’un essai croisé ouvert randomisé portant sur une dose unique et auquel ont participé 24 hommes, il a été établi que l’administration concomitante d’un antiacide, composé d’hydroxydes de magnésium et d’aluminium, n’a pas modifié la biodisponibilité du ramipril ni le profil pharmacocinétique du ramiprilate. |
| Dénomination commune | Réf. | Effets | Commentaire |
|---|---|---|---|
| Antidiabétiques (p. ex., insuline et sulfonylurées) | EC | L’administration d’inhibiteurs de l’ECA peut diminuer l’insulinorésistance. Dans des cas isolés, un tel effet est susceptible d’entraîner des réactions hypoglycémiques chez les patients qui prennent également des antidiabétiques. | Il est recommandé de procéder à une surveillance particulièrement étroite de la glycémie durant la phase initiale du traitement concomitant. |
| Traitement diurétique concomitant | EC | Chez les patients qui prennent concurremment des inhibiteurs de l’ECA et des diurétiques, et particulièrement chez ceux qui ont amorcé un traitement diurétique récemment, on peut parfois observer une baisse excessive de la tension artérielle après le début du traitement. | On peut réduire au minimum les risques d’hypotension après l’administration de la première dose de PRO-RAMIPRIL soit en interrompant le traitement diurétique, soit en augmentant l’apport de sel avant de commencer le traitement par PRO-RAMIPRIL. S’il n’est pas possible d’interrompre le traitement diurétique, il faut diminuer la dose de départ de PRO-RAMIPRIL et soumettre le patient à une étroite surveillance durant plusieurs heures après l’administration de la première dose, et ce, jusqu’à ce que la tension artérielle se soit stabilisée (voir les sections MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION). On recommande de surveiller régulièrement la concentration sérique de sodium chez les patients qui reçoivent un traitement diurétique en concomitance avec PRO-RAMIPRIL. |
| Thérapie de désensibilisation | Le risque et la gravité des réactions anaphylactiques et anaphylactoïdes au venin d’insectes sont accrus avec les inhibiteurs de l’ECA. | On présume que cet effet pourrait également se produire en relation avec d’autres allergènes. | |
| Digoxine | EC | Dans le cadre d’un essai ouvert, on a administré à 12 patients de multiples doses de ramipril et de digoxine, et on n’a observé aucun changement quant aux concentrations sériques de ramipril, de ramiprilate et de digoxine. |
| Dénomination commune | Réf. | Effets | Commentaire |
|---|---|---|---|
| Inhibiteurs de la DDP-IV (linagliptine, saxagliptine, sitagliptine) | Les patients qui suivent un traitement par inhibiteur de la DDP-IV en concomitance peuvent courir un risque accru d’œdème de Quincke. | Il faut user de prudence en instaurant un traitement par PRO-RAMIPRIL chez les patients qui prennent déjà un inhibiteur de la DPP-IV ou vice-versa (voir la section MISES EN GARDE ET PRÉCAUTIONS, Généralités, Œdème de Quincke à la tête et au cou). | |
| Inhibition double du système rénine- angiotensine (SRA) par des ARA, des inhibiteurs de l’ECA ou des médicaments contenant de l’aliskirène | EC, C | L’inhibition double du système rénine- angiotensine (SRA) par des inhibiteurs de l’ECA, comme PRO-RAMIPRIL, des ARA ou des médicaments contenant de l’aliskirène est contre-indiquée chez les patients atteints de diabète et/ou d’insuffisance rénale modérée ou grave (voir CONTRE-INDICATIONS). L’utilisation de PRO-RAMIPRIL en association avec un ARA est contre-indiquée chez les patients souffrant de néphropathie diabétique (voir CONTRE-INDICATIONS). De plus, la co-administration d’inhibiteurs de l’ECA, comme PRO-RAMIPRIL, avec d’autres agents bloquant le SRA, comme les ARA ou les médicaments contenant de l’aliskirène, n’est généralement pas recommandée chez les autres patients étant donné qu’un tel traitement a été associé à une incidence accrue d’hypotension grave, d’insuffisance rénale et d’hyperkaliémie (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS, Inhibition double du système rénine-angiotensine [SRA]). |
| Dénomination commune | Réf. | Effets | Commentaire |
|---|---|---|---|
| Or | C | Des réactions vasomotrices (les symptômes comprennent des rougeurs au visage, des nausées, des vomissements et de l’hypotension symptomatique) ont été signalées rarement chez des patients suivant une thérapie avec de l’or injectable (aurothiomalate de sodium) parallèlement à une thérapie par inhibiteur de l’ECA, y compris le ramipril. | |
| Héparine | T | Une élévation de la concentration sérique de potassium est possible. | |
| Lithium | EC | On a observé une augmentation de la concentration sérique de lithium ainsi que des symptômes d’intoxication au lithium chez des patients qui recevaient des inhibiteurs de l’ECA pendant un traitement par le lithium. | Il faut administrer ces médicaments avec prudence, et on recommande de mesurer fréquemment la concentration sérique de lithium. L’administration concomitante d’un diurétique peut augmenter davantage le risque d’intoxication au lithium. |
Inhibiteurs de mTOR p. ex., sirolimus, évérolimus, temsirolimus | C | On a observé une fréquence accrue d’œdème de Quincke chez les patients prenant des inhibiteurs de l’ECA avec des inhibiteurs de mTOR (« mammalian target of rapamycin » : cible mammalienne de la rapamycine). | Il faut user de prudence en instaurant un traitement par PRO-RAMIPRIL chez les patients qui prennent déjà des inhibiteurs de mTOR ou vice-versa (voir la section MISES EN GARDE ET PRÉCAUTIONS, Œdème de Quincke à la tête et au cou). |
Inhibiteurs de l’endopeptidase neutre (NEP) | T | On sait que les inhibiteurs de l’ECA peuvent causer un œdème de Quincke. Ce risque peut être accru en cas d’utilisation concomitante d’un inhibiteur de l’endopeptidase neutre. | Il faut user de prudence en instaurant un traitement par PRO-RAMIPRIL chez les patients qui prennent déjà un inhibiteur de l’endopeptidase neutre ou vice-versa (voir la section MISES EN GARDE ET PRÉCAUTIONS, Généralités, Œdème de Quincke à la tête et au cou). |
| Dénomination commune | Réf. | Effets | Commentaire |
|---|---|---|---|
Agents anti- inflammatoires non stéroïdiens (AINS) et acide acétylsalicylique | EC | L’administration concomitante d’agents anti-inflammatoires non stéroïdiens (p. ex., l’indométhacine) peut atténuer l’effet antihypertenseur des inhibiteurs de l’ECA. L’administration concomitante d’inhibiteurs de l’ECA et d’AINS augmente le risque d’aggravation d’une atteinte rénale et peut causer une hausse du potassium sérique | Éviter dans la mesure du possible. Sinon, il est recommandé de surveiller de près la créatinine sérique, le potassium et le poids du patient. Observer le patient pour s’assurer que les effets diurétiques sont bien obtenus. Surveiller la tension artérielle et la fonction rénale. Augmenter la dose au besoin ou cesser le traitement par les AINS. |
| Autres agents exerçant un effet antihypertenseur (p. ex., dérivés nitrés) | T | Une potentialisation de l’effet antihypertenseur de ces médicaments est à prévoir. | |
| Sel | T | Une augmentation de la consommation de sel peut atténuer l’effet antihypertenseur. | |
| Vasopresseurs sympathomimétiques | Ces agents peuvent réduire l’effet antihypertenseur de PRO-RAMIPRIL. | Il est recommandé d’exercer une surveillance particulièrement étroite de la tension artérielle chez les patients qui reçoivent ces médicaments en concomitance. | |
| Warfarine | EC | L’administration concomitante de PRO-RAMIPRIL et de warfarine n’a pas altéré l’effet anticoagulant de cette dernière. |
C = Étude de cas; EC = Essai clinique; T = Théorique
POSOLOGIE ET ADMINISTRATION
Posologie recommandée et ajustement posologique
Hypertension essentielle
La posologie de PRO-RAMIPRIL doit être individualisée. Il faut prendre en compte les antihypertenseurs pris récemment, le niveau d’hypertension du patient et son degré de restriction en sel. Il peut être nécessaire d’ajuster la posologie des autres antihypertenseurs utilisés en association avec PRO-RAMIPRIL.
Monothérapie
En l’absence de diurétiques, on recommande de commencer le traitement par PRO-RAMIPRIL à raison de 2,5 mg, une fois par jour. La posologie doit être ajustée selon les changements de la tension artérielle qui sont obtenus, généralement à intervalles d’au moins deux semaines. La plage posologique habituelle se situe entre 2,5 et 10 mg, une fois par jour. La dose quotidienne ne doit pas excéder 20 mg.
Chez certains patients traités une fois par jour, l’effet antihypertenseur peut diminuer vers la fin de l’intervalle posologique. On peut évaluer ce phénomène en mesurant la tension artérielle juste avant l’administration du médicament afin de déterminer si la tension artérielle est maîtrisée de façon satisfaisante durant 24 heures. Si ce n’est pas le cas, il faut envisager de répartir la même dose quotidienne totale en deux prises égales, ou d’augmenter la dose. Si PRO-RAMIPRIL en monothérapie ne suffit pas à maîtriser la tension artérielle, on peut ajouter un diurétique au traitement. Il se peut qu’il soit ensuite possible de diminuer la dose de PRO-RAMIPRIL.
Traitement diurétique concomitant
Une hypotension symptomatique peut survenir occasionnellement après l’administration de la dose de départ de PRO-RAMIPRIL et elle est plus susceptible de se produire chez les patients qui reçoivent un traitement diurétique concomitant. On doit interrompre l’administration du diurétique, si possible, deux à trois jours avant de commencer le traitement par PRO-RAMIPRIL afin de diminuer le risque d’hypotension (voir MISES EN GARDE ET PRÉCAUTIONS). S’il est impossible d’interrompre le traitement par diurétique, il faut débuter avec une dose de 1,25 mg de PRO-RAMIPRIL et exercer une étroite surveillance médicale durant plusieurs heures, jusqu’à ce que la tension artérielle se stabilise. La posologie de PRO-RAMIPRIL doit par la suite être ajustée (tel que nous l’avons décrit ci-dessus) jusqu’à obtention de l’effet optimal.
Insuffisance rénale
Chez les patients dont la clairance de la créatinine est inférieure à 40 mL/min/1,73 m2 (créatinine sérique supérieure à 2,5 mg/dl), on recommande de commencer le traitement par une dose de départ de 1,25 mg de PRO-RAMIPRIL, une fois par jour. La posologie peut être ajustée à la hausse jusqu’à ce que la tension artérielle soit maîtrisée ou jusqu’à ce qu’on atteigne la dose quotidienne totale maximale, soit 5 mg. En cas de dysfonction rénale grave (clairance de la créatinine inférieure à 10 mL/min/1,73 m2), il ne faut pas dépasser la dose quotidienne maximale de 2,5 mg de PRO-RAMIPRIL.
Utilisation en présence d’insuffisance hépatique
La réponse au traitement par PRO-RAMIPRIL peut être amplifiée ou diminuée. Chez ces patients, le traitement doit donc être uniquement instauré sous surveillance médicale étroite. La dose quotidienne maximale permise dans de tels cas est de 2,5 mg.
La posologie de PRO-RAMIPRIL doit être adaptée en fonction du patient. Au moment de commencer le traitement, il faut tenir compte des médicaments que prend déjà le patient et de sa tension artérielle. On doit entreprendre le traitement sous étroite surveillance médicale, généralement en milieu hospitalier, de 3 à 10 jours après un infarctus aigu du myocarde, si l’état du patient est stable sur le plan hémodynamique et s’il présente des signes cliniques d’insuffisance cardiaque.
La posologie initiale recommandée de PRO-RAMIPRIL est de 2,5 mg 2 fois par jour (2 f.p.j.), soit une prise le matin et une le soir. Si le patient tolère bien cette posologie, on peut l’augmenter en la doublant tous les 1 à 3 jours, selon la réaction du patient. La dose quotidienne maximale de PRO-RAMIPRIL ne doit pas dépasser 5 mg 2 fois par jour.
Étant donné le risque d’œdème de Quincke lié à l’emploi concomitant de sacubitril/valsartan, un intervalle d’au moins 36 heures doit séparer la prise de la dernière dose de sacubitril/valsartan et le début du traitement par PRO-RAMIPRIL (voir la section CONTRE-INDICATIONS).
Après avoir administré la première dose de PRO-RAMIPRIL, on doit surveiller le patient pendant au moins deux heures et jusqu’à ce que la tension artérielle soit restée stable pendant au moins une heure. Si cette posologie entraîne de l’hypotension chez le patient, on recommande de diminuer la dose à 1,25 mg 2 fois par jour après la prise en charge adéquate de l’hypotension (voir la section MISES EN GARDE ET PRÉCAUTIONS – Système cardiovasculaire, Hypotension).
Les patients qui ont connu une déplétion sodique ou hydrique et ceux qui ont reçu des diurétiques présentent un risque accru d’hypotension (voir la section MISES EN GARDE ET PRÉCAUTIONS – Système cardiovasculaire, Hypotension). Une chute excessive de la tension artérielle peut se produire, surtout dans les cas suivants :
- après l’administration de la première dose de PRO-RAMIPRIL;
- après chaque première augmentation de la dose de PRO-RAMIPRIL;
- après l’administration de la première dose d’un traitement diurétique concomitant;
- après l’augmentation de la dose d’un diurétique administré en concomitance.
Si la situation le permet, la dose de tout traitement diurétique concomitant doit être réduite, ce qui peut diminuer le risque d’hypotension (voir la section INTERACTIONS MÉDICAMENTEUSES – Interactions médicament-médicament). Chez ces patients, il faut envisager de diminuer la dose de départ d’PRO-RAMIPRIL à 1,25 mg.
Utilisation chez les patients atteints d’insuffisance rénale
Chez les patients présentant une altération de la fonction rénale (clairance de la créatinine comprise entre 20 et 50 mL/min/1,73 m2 de surface corporelle), la posologie initiale recommandée de PRO-RAMIPRIL est généralement de 1,25 mg une fois par jour. Cette dose de
PRO-RAMIPRIL peut être augmentée avec prudence jusqu’à 2,5 mg et administrée à raison de 1,25 mg 2 fois par jour, selon la réaction du patient sur le plan clinique et sa tolérance.
Les données dont on dispose sur l’utilisation de PRO-RAMIPRIL à la suite d’un infarctus aigu du myocarde chez les patients atteints d’insuffisance cardiaque et d’insuffisance rénale grave sont limitées (voir les sections MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Pharmacocinétique et MISES EN GARDE ET PRÉCAUTIONS – Fonction rénale).
Utilisation chez les patients atteints d’insuffisance hépatique
Les données sur l’utilisation de PRO-RAMIPRIL à la suite d’un infarctus aigu du myocarde chez les patients présentant une insuffisance cardiaque et un dysfonctionnement hépatique sont insuffisantes. Il faut donc réduire la dose et surveiller de près ces patients (voir les sections MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Pharmacocinétique et MISES EN GARDE ET PRÉCAUTIONS – Fonction hépatique/biliaire/pancréatique). La réponse au traitement par PRO-RAMIPRIL peut augmenter ou diminuer. Pour cette raison, le traitement chez ces patients doit être instauré uniquement sous la supervision d’un médecin. La dose quotidienne maximale permise dans de tels cas est de 2,5 mg.
Prise en charge des patients exposés à un risque accru d’événements cardiovasculaires
La dose initiale recommandée de PRO-RAMIPRIL est de 2,5 mg une fois par jour. La dose peut être augmentée de façon graduelle selon le niveau de tolérabilité. On recommande de doubler la dose après 1 semaine de traitement et après 3 semaines supplémentaires, afin qu’elle puisse atteindre 10 mg. La dose d’entretien habituelle de PRO-RAMIPRIL est de 10 mg une fois par jour (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et MISES EN GARDE ET PRÉCAUTIONS).
Utilisation chez les patients atteints d’insuffisance rénale et hépatique
Les recommandations posologiques pour les groupes qui présentent un risque particulier (y compris ceux atteints d’insuffisance rénale) ou un risque accru d’hypotension (déplétion hydrique ou sodique, traitée au moyen de diurétiques) doivent être suivies de la manière indiquée ci-haut (voir MISES EN GARDE ET PRÉCAUTIONS).
Dans le cas d’une insuffisance hépatique, la réponse au traitement par PRO-RAMIPRIL peut augmenter ou diminuer. Pour cette raison, le traitement chez ces patients doit être instauré uniquement sous la supervision d’un médecin. La dose quotidienne maximale permise dans de tels cas est de 2,5 mg.
SURDOSAGE
On possède peu de données sur le surdosage par le ramipril chez l’humain; seulement 2 cas ont été signalés.
En cas de surdosage par le ramipril, les manifestations cliniques les plus probables seraient attribuables à une hypotension grave, que l’on doit normalement traiter par remplissage vasculaire en injectant par voie intraveineuse un soluté physiologique salin.
Un surdosage pourrait provoquer une vasodilatation périphérique excessive (s’accompagnant d’hypotension marquée, de choc), une bradycardie, un déséquilibre électrolytique et une insuffisance rénale.
| Pour la prise en charge d’une surdose soupçonnée, communiquez avec le centre antipoison de votre région. |
Traitement
Détoxification de base, par exemple : lavage gastrique et administration de produits absorbants ou de sulfate de sodium (si possible dans les 30 minutes suivant l’ingestion). En présence d’hypotension, on doit envisager d’administrer un antagoniste α1-adrénergique (p. ex. : norépinéphrine, dopamine) ou de l’angiotensine II (angiotensinamide), laquelle n’est généralement offerte que par quelques laboratoires de recherche, en plus d’assurer la correction des déficits hydrique et sodique.
On ne dispose d’aucune donnée relative à l’efficacité de la diurèse forcée, de la modification du pH urinaire, de l’hémofiltration ou de la dialyse pour accélérer l’élimination du ramipril ou du ramiprilate de l’organisme. Si l’on envisage néanmoins de recourir à la dialyse ou à l’hémofiltration, se reporter aux sections MISES EN GARDE ET PRÉCAUTIONS – Système immunitaire et Réactions anaphylactoïdes lors de l’exposition à des membranes synthétiques.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
PRO-RAMIPRIL (ramipril) est un inhibiteur de l’enzyme de conversion de l’angiotensine (IECA) utilisé dans le traitement de l’hypertension essentielle, à la suite d’un infarctus aigu du myocarde chez les patients stabilisés et présentant une insuffisance cardiaque avérée sur le plan clinique, ainsi que pour la prise en charge des patients présentant un risque élevé d’événements cardiovasculaires.Après l’administration orale, PRO-RAMIPRIL est rapidement hydrolysé en ramiprilate, le principal métabolite actif.
L’ECA catalyse la conversion de l’angiotensine I en une substance vasoconstrictrice, l’angiotensine II. Cette dernière stimule la sécrétion d’aldostérone par le cortex surrénalien. L’inhibition de l’activité de l’ECA entraîne une baisse du taux d’angiotensine II, ce qui provoque une diminution de la vasoconstriction et de la sécrétion d’aldostérone. Cette diminution de la concentration d’aldostérone peut se traduire par une légère augmentation du potassium sérique (voir MISES EN GARDE ET PRÉCAUTIONS – Système endocrinien et métabolisme et Hyperkaliémie et association avec des diurétiques d’épargne potassique). La diminution du taux d’angiotensine II s’accompagne d’une absence de rétroaction inhibitrice sur la sécrétion de rénine par les reins, ce qui entraîne une augmentation de l’activité rénine plasmatique.
L’ECA est identique à la kininase II. Le ramipril peut donc également inhiber la dégradation de la bradykinine, un peptide vasodilatateur, ce qui peut contribuer à son effet thérapeutique.
Pharmacodynamie
L’administration de PRO-RAMIPRIL à des patients souffrant d’hypertension essentielle légère ou modérée entraîne une baisse de la tension artérielle, à la fois en positions couchée et debout, avec peu ou pas de variations orthostatiques ou de changements de la fréquence cardiaque. L’hypotension orthostatique symptomatique est rare, bien qu’elle puisse se produire chez les patients qui souffrent d’un déficit hydrique ou sodique (voir MISES EN GARDE ET PRÉCAUTIONS).
Dans des essais à dose unique, l’administration de doses de 5 à 20 mg de ramipril abaissait la tension artérielle en une à deux heures, la réduction maximale étant atteinte trois à six heures après l’administration du médicament.
À la dose recommandée, administrée une fois par jour, les effets antihypertenseurs se sont maintenus durant 24 heures.
L’efficacité du ramipril semble similaire chez les patients âgés (plus de 65 ans) et chez les patients adultes plus jeunes recevant les mêmes doses quotidiennes.
Dans des essais comparant la même dose quotidienne de ramipril en une dose le matin ou fractionnée en deux prises par jour, la baisse de tension artérielle mesurée le matin lors du creux plasmatique était plus importante chez les patients qui avaient reçu le médicament en doses fractionnées.
Bien que le mécanisme par lequel le ramipril réduit la tension artérielle semble résulter principalement de l’inhibition du système rénine-angiotensine-aldostérone, le ramipril a un effet antihypertenseur même chez les patients présentant une hypertension à rénine basse.
Lorsqu’on administre ramipril en association avec un diurétique thiazidique, l’effet antihypertenseur de l’association médicamenteuse est plus grand que celui observé avec l’un ou l’autre de ces agents utilisés seul.
L’interruption soudaine du traitement par le ramipril n’a pas provoqué d’augmentation rapide de la tension artérielle.
Pharmacocinétique
Tableau 4 : Résumé des paramètres pharmacocinétiques du ramipril en capsules après l’administration d’une dose unique de 2,5 mg, de 5 mg ou de 10 mg
Valeurs moyennes ± ÉT et (écart) n = 12 (11 sujets ont reçu la capsule dosée à 5 mg) | |||
| Dose unique | Cmax (ng/ml) | Tmax (h) | ASC(0-12) (ng*h/ml) |
Capsule à 2,5 mg Capsule à 5 mg Capsule à 10 mg | 10,40 ± 6,93 (3,20 – 29,10) 21,54 ± 8,10 (11,00 – 35,20) 50,96 ± 22,24 (13,60 – 89,70) | 0,69 ± 0,22 (0,50 – 1,25) 0,70 ± 0,31 (0,50 – 1,50) 0,79 ± 0,42 (0,25 – 1,50) | 13,23 ± 9,34 (4,30 – 34,30) 31,71 ± 20,57 (11,60 – 70,50) 70,78 ± 33,65 (17,30 – 128,80) |
Absorption :
Après l’administration orale, le ramipril est rapidement absorbé. Le pic plasmatique est atteint en une heure. Le ramipril est absorbé dans une proportion de 50 % à 60 %, et la présence de nourriture dans le tube gastro-intestinal ne modifie pas cette donnée de façon significative, bien que la vitesse d’absorption du médicament soit ralentie.
Après l’administration d’une dose unique de ramipril pouvant aller jusqu’à 5 mg, la concentration plasmatique du ramipril et celle du ramiprilate sont plus élevées que celle qui serait proportionnelle à la dose; mais si la dose est comprise entre 5 mg et 20 mg de ramipril, la concentration plasmatique de la molécule mère et celle de son métabolite actif sont proportionnelles à la dose. La pharmacocinétique non linéaire observée après l’administration de doses les plus faibles de ramipril s’explique par la saturabilité de la liaison du ramiprilate à l’ECA. À l’état d’équilibre, l’aire sous la courbe (ASC) de la concentration de ramiprilate en fonction du temps pendant 24 heures est cependant proportionnelle à la dose, dans l’intervalle posologique recommandé. La biodisponibilité absolue du ramipril est de 28 % et celle du ramiprilate de 44 %, lorsque l’on administre 5 mg de ramipril, que ce soit par voie orale ou par voie intraveineuse.
La diminution de la concentration plasmatique du ramiprilate est triphasique. La diminution initiale rapide, qui reflète la distribution du médicament, a une demi-vie de 2 à 4 heures. Le ramiprilate passe par deux phases d’élimination, en raison de la puissance de sa liaison à l’ECA et de la lenteur avec laquelle il se dissocie de l’enzyme. Pendant la phase d’élimination apparente, la demi-vie du médicament varie de 9 à 18 heures, alors qu’elle dépasse 50 heures pendant la phase terminale d’élimination. Après l’administration de multiples doses quotidiennes de 5 à 10 mg de ramipril, la demi-vie du ramiprilate était de 13 à 17 heures, mais elle était considérablement plus longue à une dose de 2,5 mg (de 27 à 36 heures).
Lorsqu’on administre le produit 1 fois par jour, l’état d’équilibre de la concentration plasmatique du ramiprilate est atteint à la quatrième dose. À l’état d’équilibre, la concentration de ramiprilate est plus élevée que celle observée après l’administration de la première dose de ramipril, et ce, particulièrement à faible dose (2,5 mg).
Distribution
Après absorption, le ramipril est rapidement transformé, par hydrolyse hépatique, en son métabolite actif, le ramiprilate. Le pic de concentration plasmatique du ramiprilate est atteint entre deux et quatre heures après l’ingestion du médicament. La liaison du ramipril aux protéines sériques est d’environ 73 % et celle du ramiprilate, de 56 %.
Biotransformation
Le ramipril est presque entièrement transformé en son métabolite actif, le ramiprilate, ainsi qu’en ester dicétopipérazinique, en acide dicétopipérazinique et en dérivés glycuroconjugués de ramipril et de ramiprilate, tous inactifs.
Excrétion
Après l’administration orale de ramipril, environ 60 % de la molécule mère et de ses métabolites sont excrétés dans l’urine et environ 40 %, dans les fèces. La proportion du médicament récupérée dans les fèces pourrait refléter à la fois les métabolites excrétés par voie biliaire et la fraction non absorbée du médicament. Moins de 2 % de la dose administrée sont récupérés dans l’urine sous forme de ramipril inchangé.
Populations et affections particulières
Personnes âgées
Une étude pharmacocinétique à dose unique, réalisée chez un petit nombre de patients âgés, a révélé que le pic sérique et l’ASC du ramiprilate sont plus élevés chez les patients âgés (voir MISES EN GARDE ET PRÉCAUTIONS, Contextes particuliers, Personnes âgées [> 65 ans]).
Race
L’effet antihypertenseur des inhibiteurs de l’ECA est généralement moins important chez les personnes de race noire.
Insuffisance hépatique
La concentration plasmatique de ramipril est environ trois fois plus élevée chez les patients présentant une altération de la fonction hépatique, bien que la concentration maximale de ramiprilate chez ces patients ne diffère pas de celle observée chez les patients ayant une fonction hépatique normale.
Insuffisance rénale
On constate une réduction de l’excrétion urinaire du ramipril, du ramiprilate et de leurs métabolites chez les patients présentant une altération de la fonction rénale. Chez des patients dont la clairance de la créatinine était inférieure à 40 ml/min/1,73 m2, on a observé une augmentation, comparativement aux sujets ayant une fonction rénale normale, de la Cmax et de l’ASC du ramipril et du ramiprilate, après l’administration de multiples doses de 5 mg de ramipril (voir POSOLOGIE ET ADMINISTRATION – Posologie recommandée et ajustement posologique, Insuffisance rénale).
STABILITÉ ET CONSERVATION
Conserver PRO-RAMIPRIL à température ambiante (entre 15 et 30 °C) dans un contenant hermétique.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
PRO-RAMIPRIL (ramipril) à 1,25 mg est offert sous forme de capsule de gélatine dure constituée d’un corps blanc et d’une coiffe jaune opaques, portant l’inscription « APO 1.25 » à l’encre noire comestible, remplie d’une poudre blanche ou blanc cassé et contenant 1,25 mg de ramipril. Offert en bouteilles de 100 et de 500 capsules et en conditionnement unitaire de 30 capsules.
PRO-RAMIPRIL (ramipril) à 2,5 mg est offert sous forme de capsule de gélatine dure constituée d’un corps blanc et d’une coiffe orange opaques, portant l’inscription « APO 2.5 » à l’encre noire comestible, remplie d’une poudre blanche ou blanc cassé et contenant 2,5 mg de ramipril. Offert en bouteilles de 100 et de 500 capsules et en conditionnement unitaire de 30 capsules.
PRO-RAMIPRIL (ramipril) à 5 mg est offert sous forme de capsule de gélatine dure constituée d’un corps blanc et d’une coiffe rouge opaques, portant l’inscription « APO 5 » à l’encre noire comestible, remplie d’une poudre blanche ou blanc cassé et contenant 5 mg de ramipril. Offert en bouteilles de 100 et de 500 capsules et en conditionnement unitaire de 30 capsules.
PRO-RAMIPRIL (ramipril) à 10 mg est offert sous forme de capsule de gélatine dure constituée d’un corps blanc et d’une coiffe bleue opaques, portant l’inscription « APO 10 » à l’encre noire comestible, remplie d’une poudre blanche ou blanc cassé et contenant 10 mg de ramipril. Offert en bouteilles de 100 et de 500 capsules et en conditionnement unitaire de 30 capsules.
Composition
PRO-RAMIPRIL en capsules de 1,25 mg, 2,5 mg, 5 mg et 10 mg contient, respectivement, 1,25 mg, 2,5 mg, 5 mg et 10 mg de ramipril comme ingrédient actif.
La préparation de toutes les concentrations de PRO-RAMIPRIL contient les ingrédients suivants : ramipril, monohydrate de lactose (desséché par pulvérisation), stéarate de magnésium, talc, capsule de gélatine vide et encre comestible noire.Les capsules vides correspondant à chaque teneur de PRO-RAMIPRIL sont composées de gélatine et de colorants spécifiques à chaque teneur (voir ci-dessous).
| Teneur | Couvercle | Fond |
| 1,25 mg | Oxyde de fer jaune Dioxyde de titane | Dioxyde de titane |
| 2,5 mg | Oxyde de fer jaune AD&C rouge no 40 D&C rouge no 28 Dioxyde de titane | Dioxyde de titane |
| 5 mg | FD&C bleu no 1 AD&C rouge no 40 D&C rouge no 28 Jaune de quinoléine Dioxyde de titane | Dioxyde de titane |
| 10 mg | FD&C bleu no 1 AD&C rouge no 40 D&C rouge no 28 Oxyde de fer noir Dioxyde de titane | Dioxyde de titane |
Encre comestible noire : gomme laque, oxyde de fer noir, propylèneglycol et hydroxyde d’ammonium.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : ramipril
Nom chimique : 1) acide cyclopenta[b]pyrrole-2-carboxylique, 1-(2-{[1-(éthoxy-carbonyl)-3-phénylpropyl]amino}-1-oxopropyl)octahydro-, (2S-{1[R*(R*)],2α,3aβ,6aβ})-;
- 2) acide (2S,3aS,6aS)-1-[(S)-N-[(S)-1-carboxy-3-phénylpropyl]alanyl]octahydrocyclo-penta[b]pyrrole-2-carboxylique, 1- ester éthylique
Formule moléculaire et masse moléculaire : C23H32N2O5; 416,5 g/mol
Formule développée :
Propriétés physicochimiques :
Rotation optique : [α]24D : 33,2º (c = 1, solution éthanolique de HCl 0,1 M)
Description : Poudre de couleur pouvant aller du blanc au blanc cassé et dont le point de fusion se situe entre 105 °C et 112 °C. La substance est légèrement soluble dans l’eau, très soluble dans l’éthanol et dans le méthanol.
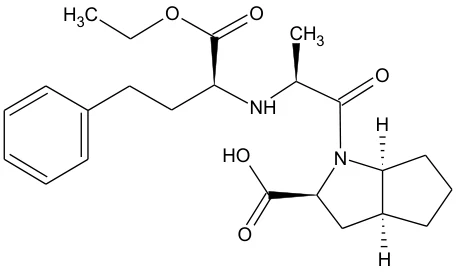
ESSAIS CLINIQUES
Études de biodisponibilité comparée
Des études de biodisponibilité comparée ont été réalisées chez des volontaires sains et à jeun. La vitesse et le degré d’absorption du ramipril et de son dérivé actif, le ramiprilate, ont été mesurés et comparés, chez des sujets à jeun, après l’administration orale d’une dose unique de 3 capsules de 1,25 mg de PRO-RAMIPRIL ou d’Altace® et après l’administration orale d’une dose unique d’une capsule de 10 mg de PRO-RAMIPRIL ou d’Altace®. Les données de biodisponibilité comparées sont résumées aux tableaux suivants.
Tableau sommaire des données de biodisponibilité comparée Ramipril (dose : 3 x 1,25 mg) D’après les données d’observation / sujets à jeun (basées sur le ramipril) | |||
| Paramètre | Moyenne géométrique Moyenne arithmétique (CV en %) | Rapport des moyennes géométriques (%)** | Intervalle de confiance à 90 % (%)** |
| PRO-RAMIPRIL | Altace®† | ||
ASCT (ng•h/ml) ASCI (ng•h/ml) Cmax (ng/ml) Tmax (h)* t1/2 (h)* | 6,30 6,92 (44) 6,92 7,46 (40) 6,89 7,56 (43) 0,655 (32) 2,66 (58) | ||
5,91 6,70 (51) 6,95 7,64 (44) 7,30 8,18 (49) 0,541 (31) 2,35 (45) | 106,4 104,3 94,5 — — | 100,4 – 112,7 96,1 – 113,2 83,5 – 107,0 — — | |
* Moyenne arithmétique (CV en %). ** Selon l’estimation par les moindres carrés. † Altace ®, fabriqué par Hoechst Marion Roussel Canada Inc., a été acheté au Canada. | |||
Tableau sommaire des données de biodisponibilité comparée Ramipril (Dose : 3 x 1,25 mg) D’après les données d’observation / sujets à jeun (basées sur le ramiprilate) | |||
| Paramètre | Moyenne géométrique Moyenne arithmétique (CV en %) | Rapport des moyennes géométriques (%)** | Intervalle de confiance à 90 % (%)** |
| PRO-RAMIPRIL | Altace ®† | ||
ASC0-72 (ng•h/ml) ASCI (ng•h/ml) Cmax (ng/ml) Tmax (h)* t1/2 (h)* | 89,7 93,0 (28) 174,7 183,2 (32) 3,36 3,81 (51) 4,29 (61) 79,4 (26) | ||
90,3 92,9 (24) 179,5 190,8 (39) 3,46 3,80 (45) 4,10 (74) 81,9 (31) | 99,9 97,8 97,6 — — | 96,4 – 103,6 91,6 – 104,5 90,9 – 104,8 — — | |
* Moyenne arithmétique (CV en %). ** Selon l’estimation par les moindres carrés. † Altace ®, fabriqué par Hoechst Marion Roussel Canada Inc., a été acheté au Canada. | |||
Tableau sommaire des données de biodisponibilité comparée Ramipril (Dose : 1 x 10 mg) D’après les données d’observation / sujets à jeun (basées sur le ramipril) | |||
| Paramètre | Moyenne géométrique Moyenne arithmétique (CV en %) | Rapport des moyennes géométriques (%)** | Intervalle de confiance à 90 % (%)** |
| PRO-RAMIPRIL | Altace ®† | ||
ASCT (ng•h/ml) ASCI (ng•h/ml) Cmax (ng/ml) Tmax (h)* t1/2 (h)* | 20,0 21,3 (40) 21,0 22,3 (38) 23,8 26,2 (49) 0,643 (37) 2,38 (57) | ||
19,5 20,7 (34) 20,7 21,9 (33) 24,5 26,8 (41) 0,578 (71) 2,63 (36) | 102,7 98,6 97,0 — — | 94,7 – 111,4 89,8 – 108,2 82,8 – 113,5 — — | |
* Moyenne arithmétique (CV en %). ** Selon l’estimation par les moindres carrés. † Altace ®, fabriqué par Hoechst Marion Roussel Canada Inc., a été acheté au Canada. | |||
Tableau sommaire des données de biodisponibilité comparée Ramipril (Dose : 1 x 10 mg) D’après les données d’observation / sujets à jeun (basées sur le ramiprilate) | |||
| Paramètre | Moyenne géométrique Moyenne arithmétique (CV %) | Rapport des moyennes géométriques (%)** | Intervalle de confiance à 90 % (%)** |
| PRO-RAMIPRIL | Altace ®† | ||
ASC0-72 (ng•h/ml) ASCI (ng•h/ml) Cmax (ng/ml) Tmax (h)* t1/2 (h)* | 179 184 (22) 245 258 (31) 17,9 19,6 (46) 2,64 (30) 54,3 (44) | ||
177 180 (21) 249 261 (30) 16,7 18,2 (43) 2,61 (29) 57,1 (41) | 101,6 96,8 107,0 — — | 97,7 – 105,7 91,7 – 102,2 98,7 – 115,9 — — | |
* Moyenne arithmétique (CV en %). ** Selon l’estimation par les moindres carrés. † Altace ®, fabriqué par Hoechst Marion Roussel Canada Inc., a été acheté au Canada. | |||
Patients exposés à un risque accru d’événements cardiovasculaires :
Les effets du ramipril ont été évalués chez des patients qui présentaient un risque élevé d’événements cardiovasculaires, mais qui n’étaient pas atteints d’une dysfonction ventriculaire gauche ni d’insuffisance cardiaque. L’étude HOPE (Heart Outcome Prevention Evaluation) a été menée auprès de 9 297 patients âgés de plus de 55 ans ayant des antécédents de coronaropathie, d’accident vasculaire cérébral, d’artériopathie périphérique ou de diabète accompagné d’au moins un autre facteur de risque cardiovasculaire comme :
- l’hypertension;
- un taux élevé de cholestérol total;
- un faible taux de cholestérol de lipoprotéines de haute densité (HDL);
- le tabagisme;
- une microalbuminurie établie.
Ont été exclus de l’étude les patients :
- atteints d’insuffisance cardiaque;
- présentant une faible fraction d’éjection (< 0,40);
- prenant un inhibiteur de l’enzyme de conversion de l’angiotensine (IECA) ou de la vitamine E;
- atteints d’hypertension non maîtrisée ou de néphropathie manifeste;
- ayant subi un infarctus du myocarde ou un accident vasculaire cérébral dans les quatre semaines précédant le début de l’étude.
Après la répartition aléatoire, les patients ont reçu, pendant 5 ans en moyenne, 10 mg de ramipril ou un placebo équivalent une fois par jour.
En raison des résultats positifs, un comité de surveillance indépendant a mis fin prématurément à l’étude. Le principal paramètre d’évaluation, combinant les décès d’origine cardiovasculaire, les infarctus du myocarde et les accidents vasculaires cérébraux, a été atteint chez un total de 651 patients traités par le ramipril (14 %), contre 826 patients pour le placebo (17,8 %) (risque relatif [RR] : 0,78; p < 0,001). Lorsqu’ils sont analysés séparément, les taux de chacun des éléments du paramètre combiné chez les patients recevant le ramipril et le placebo ont été respectivement les suivants : décès d’origine cardiovasculaire, 6,1 % p/r à 8,1 % (RR : 0,74; p < 0,001); infarctus du myocarde, 9,9 % p/r à 12,3 % (RR : 0,80; p < 0,001); et accidents vasculaires cérébraux, 3,4 % p/r à 4,9 % (RR : 0,68; p < 0,001).
L’abandon définitif du traitement s’est produit chez 28,9 % des patients recevant le ramipril par rapport à 27,3 % des patients recevant le placebo. Les raisons de l’abandon du traitement, dont la fréquence était plus élevée dans le groupe recevant le ramipril que dans le groupe sous placebo, étaient les suivantes : la toux (ramipril : 7,3 %, placebo : 1,8 %), l’hypotension/les étourdissements (ramipril : 1,9 %, placebo : 1,5 %) et l’œdème (ramipril : 0,4 %, placebo : 0,2 %).
PHARMACOLOGIE DÉTAILLÉE
Tableau 5 : Mode d’action
| Étude | Espèce | Nbre / groupe | Voie d’admi-nistration | Dose | Résultat |
|---|---|---|---|---|---|
| Inhibition des effets hypertenseurs de l’angiotensine I après l’administration de ramipril par voie orale | Rat Chien | n = 6 n = 3 | orale orale | 0,1 0,3 1,0 mg/kg | On a observé une inhibition proportionnelle à la dose d’une durée de plus de six heures. |
| Effet d’un prétraitement au ramipril sur les changements de TA induits par l’administration i.v. d’angiotensine I, d’angiotensine II et de sympathicomimétiques | Rat | n = 5 ou n = 6 | orale | 1,0 mg/kg | L’effet de l’angiotensine I et des sympathicomimétiques indirects est inhibé par le ramipril, alors que l’effet de l’angiotensine II et des sympathicomimétiques directs n’est pas modifié. |
| Effet du ramipril sur des chiens en déplétion sodique (sous furosémide) | Chien | n = 6 | orale | 10 mg/kg | L’augmentation de l’activité de la rénine plasmatique, induite par le ramipril, est accrue par le furosémide; le ramipril n’a aucun effet sur la fréquence cardiaque. |
| Inhibition in vitro de l’ECA par le ramipril | Poumon de lapin | in vitro | IC50 = 26 ± 8 nmol/l | ||
| Effet du ramipril et du captopril sur le débit sanguin rénal, la résistance vasculaire rénale et la tension artérielle | Rat | n = 5 | intra-artérielle | 0,1 mg/kg | Le ramipril a causé une augmentation du débit sanguin rénal et une diminution de la résistance vasculaire rénale plus importantes que celles observées lors de l’administration d’une dose 10 fois plus élevée de captopril; le captopril a entraîné une diminution de la TA générale, mais pas le ramipril. |
Tableau 6 : Effet sur la tension artérielle
| Modèle d’hypertension | Espèce | Nbre / groupe | Voie d’admini stration | Dose | Durée | Résultats |
|---|---|---|---|---|---|---|
| Rats spontanément hypertendus | Rat | n = 5 | orale | 1 mg/kg 0,01- 0,1- 1,10 mg/kg /j | court terme 5 semaines | Chute significative de la TA (toutes doses) durant : 2 semaines (long terme) 72 h (court terme) |
| Hypertension rénale périnéphritique (sans augmentation de l’activité de la rénine plasmatique) | Chien | n = 5 | orale | 10 mg/kg 1 mg/kg/j | court terme 5 jours | Chute significative de la TA générale |
Hypertension 2 reins, 1 clip | Rat | n = 8 | orale | 1,10 mg/kg | court terme | Normalisation de la tension artérielle |
| Déblocage d’un pédicule rénal obstrué | Rat | n = 6 | orale | 0,1 mg/kg | court terme | Prévention complète de l’hypertension |
Tableau 7 : Pharmacocinétique et biodisponibilité
Paramètre étudié (après l’administration orale de ramipril) | Résultats | ||
|---|---|---|---|
| Rat (2 mg/kg) | Chien (2 mg/kg) | Humain (10 mg) | |
| Absorption intestinale de [C14] ramipril | 56 % | 43 % | 56 % |
| Pic sérique de radioactivité | 0,5 h | 0,5-1 h | 0,3 h |
| t1/2 de radioactivité sérique | 0,6 h | 1,0 h et 3,8 h (biphasique) | 0,5 h et 2,9 h (biphasique) |
| Distribution de la radioactivité | Forte concentration dans le foie, les reins et particulièrement les poumons. Fœtus total : 0,05 % Lait : 0,25 % | — | — |
Liaison aux protéines plasmatiques (concentration allant de 0,01à 10 g/ml) | Ramipril : — Ramiprilate : 41 % | Ramipril : 72 % Ramiprilate : 47 % | Ramipril : 73 % Ramiprilate : 56 % |
| Biotransformation | Métabolisé en ramiprilate | Métabolisé en ramiprilate et en dicétopipérazines inactives | |
| Excrétion de la radioactivité | Urine : 26 % Fèces : 71 % t1/2 (les deux) : 1,6 à 4,8 h et 23 à 42 h | Urine : 15 % t1/2 : 9,3 h Fèces : 79 % t1/2 : 8 h | Urine : 56 % t1/2 : 7,2 h et 127 h Fèces : 40 % t1/2 : 11 h et 110 h |
TOXICOLOGIE
Toxicité aiguë :
Les valeurs de DL50 du ramipril en administration orale et intraveineuse (i.v.) pour chaque espèce sont résumées ci-dessous.
Tableau 8 : Toxicité aiguë
| Voie d’administration | Espèce | Sexe | DL50 | |||||||
| Orale | Souris | Mâle | 10 933 mg/kg | |||||||
| Femelle | 10 048 mg/kg | |||||||||
| Rat | Mâle | > 10 000 mg/kg | ||||||||
| Femelle | > 10 000 mg/kg | |||||||||
| Chien | Mâle | > 1 000 mg/kg | ||||||||
| Intraveineuse | Souris | Mâle | 1 194 mg/kg | |||||||
| Femelle | 1 158 mg/kg | |||||||||
| Rat | Mâle | 688 mg/kg | ||||||||
| Femelle | 609 mg/kg | |||||||||
Les symptômes observés chez la souris étaient les suivants : diminution de l’activité spontanée, accroupissement, hypothermie, dyspnée et convulsions cloniques; la mort survenait dans les 30 minutes après l’injection i.v. et dans les 24 heures après l’administration orale. Chez les survivants, les symptômes disparaissaient entre un et cinq jours après l’administration; la nécropsie ne révélait aucune anomalie chez les animaux survivants. Chez le rat, on a noté une diminution de l’activité spontanée (voie orale), alors qu’après l’administration i.v. les signes étaient semblables à ceux observés chez la souris; la dose létale était annoncée par des convulsions cloniques (voie i.v.).
Tableau 9 - Toxicité chronique
| Espèce | Durée | Nbre d’animaux par groupe | Voie d’admi-nistration | Dose (mg/kg/j) | Effets |
|---|---|---|---|---|---|
| Souris | 28 jours 90 jours | 2M, 2F 3M, 3F | Orale | 1 000 | Diminution du nombre d’érythrocytes, du taux d’hémoglobine et de l’hématocrite; augmentation du taux de réticulocytes; hyperplasie de l’appareil juxtaglomérulaire. |
| Rat | 30 jours | 10-15M, 10-15F | Orale | 2,5 80 2 500 | Toutes les doses : diminution du poids corporel et hépatique, augmentation du poids des reins. 80 et 2500 mg/kg/j : diminution du poids du cœur. 2500 mg/kg/j : diminution du nombre d’érythrocytes, de l’hématocrite et de la concentration de bilirubine; augmentation de l’azote uréique du sang (BUN) |
| Rat | 3 mois | 10-15M, 10-15F | Orale | 2,5 80 500 | Toutes les doses : diminution des concentrations de chlorure et de transaminase glutamique oxalo- acétique (GOT), augmentation de la concentration de phosphore et de l’azote uréique du sang (BUN). 80 mg/kg/j : diminution du poids du cœur, du foie et de la prostate; augmentation du poids des reins; atrophie segmentaire des tubules rénaux; augmentation de la créatinine sérique. 500 mg/kg/j : diminution du poids du corps et du cœur, augmentation du poids des reins et des surrénales, diminution du nombre d’érythrocytes, du taux d’hémoglobine et de l’hématocrite, augmentation de la concentration de bilirubine et augmentation du nombre des segments atrophiés des tubules rénaux. Nécrose modérée de la muqueuse gastrique. |
| Rat | 3 mois | 10M, 10F | Orale | 500, 1/3 Solution Ringer à boire | Augmentation du nombre de segments atrophiés des tubules rénaux. |
| Rat | 6 mois | 10-20M, 10-20F | Orale | 0,1 0,25 3,2 40 500 | Toutes les doses : augmentation de la bilirubine sérique, diminution du poids du cœur. ≥ 40 mg/kg/j : augmentation du poids des reins, diminution du nombre d’érythrocytes, du taux d’hémoglobine et de l’hématocrite, augmentation de l’azote uréique du sang (BUN). Atrophie tubulaire distale, apparition d’amas fibromusculaires dans la muqueuse et la musculeuse gastriques, de nature non proliférative. |
| Rat | 6 mois | 20M, 20F | Orale | 3,2 40 500, 1/3 Solution Ringer à boire | Toutes les doses : formation d’amas fibromusculaires ou d’amas isolés dans la muqueuse et la musculeuse du fundus gastrique. |
| Rat | 18 mois | 20-25M, 20-25F | Orale | 0,2 3,2 40 500 | ≥ 3,2 mg/kg/j : amas fibromusculaires dans la muqueuse du fundus gastrique, foyers d’atrophie du cortex rénal, partiellement kystiques. ≥ 40 mg/kg/j : anémie, élévation de l’azote uréique du sang (BUN) et de la créatinine sérique, cellules épithéliales dans l’urine, diminution du poids du cœur et augmentation du poids des reins et des surrénales. |
| Chien | 30 jours | 2M, 2F | Orale | 3,2 32 | Aucune anomalie constatée. |
| Chien | 3 mois | 3-4M, 3-4F | Orale | 3,2 32 320 | 320 mg/kg/j : anémie, élévation de l’azote uréique du sang (BUN) et de la créatinine sériques, atteinte de l’érythropoïèse, hyperplasie de l’appareil juxtaglomérulaire. |
| Chien | 6 mois | 6M, 6F | Orale | 3,2 32 320 | 32 mg/kg/j : anémie, hyperplasie de l’appareil juxtaglomérulaire. 320 mg/kg/j : diminution du poids corporel, élévation de l’azote uréique du sang (BUN) et de la créatinine sériques, atrophie tubulaire distale avec infiltration de cellules rondes, anémie, hyperplasie de l’appareil juxtaglomérulaire. |
| Chien | 12 mois | 6M, 6F | Orale | 2,5 25 250 | Toutes les doses : diminution du poids corporel. ≥ 25 mg/kg/j : anémie et leucopénie, atteinte de l’érythropoïèse, augmentation des dépôts d’hémosidérine dans le foie et la rate, hyperplasie de l’appareil juxtaglomérulaire. 250 mg/kg/j : élévation de l’azote uréique du sang (BUN) et de la créatinine sériques. |
| Singe | 6 mois | 4-5M, 4-5F | Orale | 0,5 16 500 | ≥ 16 mg/kg/j : élévation de l’azote uréique du sang (BUN), hyperplasie de l’appareil juxtaglomérulaire, diminution du poids corporel. 500 mg/kg/j : diarrhée, anémie, augmentation de la créatinine sérique, présence de quelques cylindres, leucocytes et cellules épithéliales dans l’urine. |
| Singe | 6 mois | 5M 5F | Orale | 2 8 | Aucune anomalie constatée. |
Tableau 10 - Reproduction et tératologie
| Espèce | Nbre d’animaux par groupe | Dose (mg/kg/j) | Durée | Résultats |
|---|---|---|---|---|
Rat (Wistar) | 32M, 32F | 5, 50, 500 | M : 60 jours avant l’accouplement F : de 14 jours avant l’accouplement jusqu’à la fin de l’allaitement | ≥ 50 mg/kg/j : élargissement du bassinet du rein chez les parents, coloration brun pâle du tissu rénal et dilatation du bassinet du rein chez les rejetons. 500 mg/kg/j : coloration blanc jaune et induration de la partie médullaire du rein chez les parents. Fertilité normale. |
Rat (Wistar) | 20F | 10, 100, 1 000 | Du 7e au 17e jour de gestation | 1 000 mg/kg/j : diminution de la consommation de nourriture chez les mères, diminution du gain pondéral chez les rejetons. Région circulaire non ossifiée dans l’os sus-occipital chez 1 petit; difformité de l’omoplate droite chez un petit. Aucun effet tératogène. |
Rat (Wistar) | 20-30F | 0,32 1,25 5 10 100 1 000 | Du 17e jour de gestation au 21e jour de l’allaitement | ≥ 100 mg/kg/j : diminution du poids corporel gestationnel des petits; jusqu’au 21e jour, élargissement du bassinet du rein jusqu’à l’hydronéphrose avec coloration brun pâle de la médullaire et du cortex rénaux. |
Rat (Sprague-Dawley) | 20F | 100 | Du 17e jour de gestation au 21e jour de l’allaitement | Rejetons : élargissement du bassinet du rein et coloration brun pâle du tissu rénal. |
Lapin (Himalayen) | 15F | 0,4 1 2,5 | Du 6e au 18e jour de gestation | 0,4 mg/kg/j : 1 avortement, 1 fœtus avec hernie diaphragmatique. 1 mg/kg/j : 1 avortement, 1 mise bas prématurée, 2 animaux morts, aucun gain de poids, un fœtus mort avec hydrocéphalie possible. 2,5 mg/kg/j : 2 animaux morts, aucun gain de poids, 1 fœtus avec hernie diaphragmatique, 1 cas d’aplasie de la première vertèbre cervicale avec aplasie d’une vertèbre thoracique et d’une paire de côtes. |
Pouvoir mutagène :
Le ramipril ne s’est pas révélé mutagène lors du test microbien de mutagénicité d’Ames, du test HGPRT sur cellules V79, du test du micronoyau chez la souris et du test de synthèse d’ADN asynchrone (UDS) sur cellules humaines A549.
Pouvoir cancérogène :
Aucun effet cancérogène n’a été mis en évidence lors de l’administration du ramipril pendant 104 semaines à des souris NMRI, à des doses allant jusqu’à 1 000 mg/kg/j, et à des rats Wistar, à des doses allant jusqu’à 500 mg/kg/j.
Singe (Cynomolgus) | 4-13F | 5 50 500 | Du 20e au 25e jour de gestation | Toutes les doses : aucun signe de tératogenèse. 5 mg/kg/j : 2 avortements, 7 cas de diarrhée, 2 de vomissements et 10 de perte de poids. 50 mg/kg/j : 1 animal mort, 3 avortements, 7 cas de diarrhée, 2 de vomissements, 10 de perte de poids. 500 mg/kg/j : 3 animaux morts, 1 avortement, 4 cas de perte de poids, 4 de vomissements et 4 de diarrhée. |
RÉFÉRENCES
- 1) Monographie de produit. Altace® (ramipril en capsules et en comprimés). Bausch Health, Canada Inc., date de révision : 8 janvier 2021; numéro de contrôle : 239641.
- 2) Études de biodisponibilité comparée entre les capsules PRO-RAMIPRIL Altace.