


Monographie de produit - Noyada
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLEAU DES MATIÈRES ......................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants (> 1 mois) ................................................................................................... 4
1.2 Personnes âgées (> 65 ans) .................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 5
4.1 Considérations posologiques .................................................................................. 5
4.2 Dose recommandée et modification posologique .................................................. 6
4.3 Administration ........................................................................................................ 9
4.4 Dose oubliée ......................................................................................................... 10
5 SURDOSAGE .............................................................................................................. 10
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ......... 11
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................... 12
7.1 Populations particulières ...................................................................................... 20
7.1.1 Femmes enceintes .......................................................................................... 20
7.1.2 Allaitement ..................................................................................................... 21
7.1.3 Enfants ............................................................................................................ 21
7.1.4 Personnes âgées ............................................................................................. 22
8 EFFETS INDÉSIRABLES ................................................................................................ 22
8.1 Aperçu des effets indésirables .............................................................................. 22
8.2 Effets indésirables observés dans les essais cliniques .......................................... 22
8.3 Effets indésirables peu courants observés au cours des essais cliniques ............. 24
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives .................................................................................................... 25
8.5 Effets indésirables observés après la mise en marché .......................................... 25 9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 26
9.1 Interactions médicamenteuses graves ................................................................. 26
9.2 Aperçu des interactions médicamenteuses .......................................................... 26
9.3 Interactions médicament-comportement ............................................................ 26
9.4 Interactions médicament-médicament ................................................................ 27
9.5 Interactions médicament-aliment ........................................................................ 34
9.6 Interactions médicament-plante médicinale ........................................................ 34
9.7 Interactions médicament-tests de laboratoire ..................................................... 34
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 34
10.1 Mode d’action ................................................................................................ 34
10.2 Pharmacodynamie .......................................................................................... 35
10.3 Pharmacocinétique ......................................................................................... 36
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................................... 37
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 38
PARTIE II : INFORMATIONS SCIENTIFIQUES ........................................................................... 39
13 INFORMATIONS PHARMACEUTIQUES ....................................................................... 39
14 ESSAIS CLINIQUES ..................................................................................................... 39
14.1 Essais cliniques par indication ........................................................................ 39
15 MICROBIOLOGIE ....................................................................................................... 41
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 41
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ............................................................... 49
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 50
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Noyada (captopril) en solution orale est indiqué :
pour le traitement de l’hypertension essentielle ou rénovasculaire. Il est
habituellement administré en association avec d’autres médicaments, surtout des diurétiques thiazidiques. Les effets hypotenseurs du captopril et des diurétiques thiazidiques sont à peu près additifs. Lors du traitement par Noyada, il faut tenir compte du risque de neutropénie et d’agranulocytose associé à cet agent (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique).
Chez les patients atteints d’insuffisance rénale, particulièrement chez ceux qui sont atteints d’une maladie du collagène vasculaire, le captopril doit être réservé aux patients ayant manifesté des effets secondaires inacceptables avec d’autres médicaments ou qui n’ont pas répondu de manière satisfaisante aux associations médicamenteuses (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal).
- pour le traitement de l’insuffisance cardiaque congestive, en association avec un diurétique et d’autres médicaments. Le traitement par Noyada doit être instauré sous surveillance médicale étroite.
- pour améliorer la survie, retarder l’apparition d’une insuffisance cardiaque symptomatique et réduire les hospitalisations pour cause d’insuffisance cardiaque après un infarctus du myocarde chez les patients dont l’état clinique est stable et qui présentent un dysfonctionnement ventriculaire gauche se manifestant par une fraction d’éjection ≤ 40 %.
- pour le traitement de la néphropathie diabétique (protéinurie ≥ 500 mg/jour) chez les patients atteints de diabète de type 1 (diabète insulinodépendant) et de rétinopathie.
1.1 Enfants (> 1 mois)
D’après les données soumises et examinées par Santé Canada, l’innocuité et l’efficacité de Noyada dans la population pédiatrique n’ont pas été entièrement démontrées.
1.2 Personnes âgées (> 65 ans)
Bien que l’expérience clinique n’ait mis en évidence aucune différence entre les patients âgés (> 65 ans) et les patients plus jeunes en ce qui concerne la réponse thérapeutique, la possibilité d’une sensibilité accrue chez certaines personnes âgées ne peut être exclue.
2 CONTRE-INDICATIONS
- Noyada (captopril) en solution orale est contre-indiqué chez les patients qui ont des antécédents d’hypersensibilité à ce médicament ou à tout ingrédient de sa présentation, et chez ceux qui ont des antécédents d’angio-œdème lié à un traitement antérieur par un inhibiteur de l’enzyme de conversion de l’angiotensine (ECA).
- L’administration des inhibiteurs de l’ECA – y compris Noyada – en concomitance avec des médicaments qui contiennent de l’aliskirène aux patients qui sont atteints de diabète (de type 1 ou de type 2) ou d’une insuffisance rénale modérée ou sévère (débit de filtration glomérulaire [DFG] < 60 mL/min/1,73 m2) est contre-indiquée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal; 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
- Les patients atteints d’angio-oedème héréditaire / idiopathique.
- Les patientes enceintes, qui prévoient de le devenir ou qui sont aptes à procréer et qui n’utilisent pas de moyen contraceptif adéquat (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Femmes enceintes).
- En association avec le sacubitril / valsartan en raison d’un risque accru d’angio-oedème. Il faut attendre au moins 36 heures après la prise de la dernière dose de sacubitril / valsartan avant de commencer à prendre Noyada. En cas de changement de Noyada à sacubitril / valsartan, il faut attendre au moins 36 heures après la prise de la dernière dose de Noyada avant de commencer à prendre sacubitril / valsartan.
- Les patients atteints de sténose bilatérale de l’artère rénale hémodynamiquement significative ou de sténose sévère de l’artère rénale d’un rein fonctionnel unique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
L’utilisation d’un inhibiteur de l’enzyme de conversion de l’angiotensine (ECA) pendant la grossesse peut être néfaste, voire fatale, pour le fœtus. Dès qu’une grossesse est confirmée, il faut cesser le traitement par Noyada (captopril) en solution orale dans les plus brefs délais.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Il faut ajuster la posologie en cas d’insuffisance rénale (voir 4 POSOLOGIE ET
ADMINISTRATION, Modification posologique).
Noyada (captopril) en solution orale est disponible en deux teneurs : 5 mg / 5 mL et 25 mg
/ 5 mL.
Il faut prendre toutes les précautions nécessaires pour administrer au patient la teneur appropriée. Le médecin doit lui prescrire la teneur qui est la mieux adaptée à ses besoins cliniques (voir 4 POSOLOGIE ET ADMINISTRATION, Administration).
La posologie doit être personnalisée en fonction du profil du patient (voir 4 POSOLOGIE ET ADMINISTRATION, Administration) et de l’effet du traitement sur sa pression artérielle. La dose quotidienne maximale recommandée est de 150 mg.
4.2 Dose recommandée et modification posologique
Hypertension
Avant l’instauration du traitement, il faut tenir compte des traitements antihypertenseurs récents, du degré d’élévation de la pression artérielle, du régime hyposodé et de toute autre circonstance clinique. Dans la mesure du possible, il faut mettre fin au traitement antihypertenseur en cours une semaine avant d’entreprendre le traitement par Noyada en solution orale. Si cela est impossible, particulièrement en cas d’hypertension sévère, il faut poursuivre le traitement diurétique.
La posologie initiale de Noyada est de 25 mg 2 ou 3 fois par jour. En l’absence d’une baisse satisfaisante de la pression artérielle après 1 ou 2 semaines, la dose peut être augmentée à 50 mg 2 ou 3 fois par jour. Habituellement, la dose de Noyada administrée pour le traitement de l’hypertension ne dépasse pas 150 mg par jour. Par conséquent, si la pression artérielle n’est pas maîtrisée de façon satisfaisante après 1 ou 2 semaines de traitement à cette dose (et que le patient ne prend pas de diurétique), il faut ajouter un diurétique thiazidique à faible dose (p. ex. hydrochlorothiazide à 25 mg par jour) au schéma thérapeutique. La dose du diurétique peut être augmentée à intervalles de 1 à 2 semaines jusqu’à l’atteinte de la dose maximale habituellement associée à des effets antihypertenseurs.
Si le patient prend déjà un diurétique, l’instauration de la posologie et la titration de Noyada devront se faire sous étroite surveillance médicale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire; 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament relatives à l’hypotension).
Si une baisse plus marquée de la pression artérielle s’impose en cas d’hypertension sévère, il est possible d’augmenter la dose de Noyada à 100 mg 2 ou 3 fois par jour, puis à 150 mg 2 ou 3 fois par jour, au besoin, tout en poursuivant le traitement diurétique. La posologie habituelle se situe entre 25 et 150 mg 2 ou 3 fois par jour. Il ne faut pas administrer plus de 450 mg par jour, en 3 doses fractionnées également.
Chez les patients atteints d’hypertension accélérée ou maligne, lorsque l’interruption temporaire du traitement antihypertenseur en cours n’est ni pratique ni souhaitable ou qu’un ajustement posologique rapide est indiqué pour rapprocher la pression artérielle de la normale, il faut poursuivre le traitement diurétique mais interrompre l’administration concomitante des autres antihypertenseurs et instaurer rapidement le traitement par Noyada à une dose de 25 mg 3 fois par jour, et ce, sous étroite surveillance médicale. Il est possible d’augmenter la dose quotidienne de Noyada toutes les 24 heures, sous surveillance médicale continue, jusqu’à l’atteinte d’une pression artérielle satisfaisante ou de la dose maximale de Noyada. Selon ce schéma thérapeutique, l’ajout d’un diurétique plus puissant, comme le furosémide, peut aussi être indiqué.
Un bêtabloquant peut aussi être utilisé en association avec le traitement par Noyada (voir 9 INTERACTIONS MÉDICAMENTEUSES), mais l’effet global de cette association est inférieur à la somme des effets individuels de chaque agent.
Insuffisance cardiaque
Avant d’instaurer un traitement par Noyada, il faut tenir compte de tout traitement diurétique récent et d’une éventuelle déplétion sodée / volémique sévère. Chez les patients dont la pression artérielle est normale ou basse, qui ont déjà suivi un traitement diurétique intensif et qui peuvent être en hyponatrémie et / ou en hypovolémie, l’administration d’une dose initiale de 6,25 ou 12,5 mg 3 fois par jour peut réduire l’ampleur ou la durée de l’effet hypotenseur de Noyada (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire). Chez ces patients, on peut augmenter progressivement la dose pour atteindre la posologie quotidienne habituelle au cours des jours qui suivent.
Dans la plupart des cas, la dose quotidienne initiale habituelle est de 25 mg 3 fois par jour. Après l’atteinte d’une dose de 50 mg 3 fois par jour, il faut attendre au moins 2 semaines avant le prochain ajustement posologique, dans la mesure du possible, afin de pouvoir déterminer si la réponse thérapeutique est satisfaisante. La plupart des patients ayant participé aux études ont obtenu une amélioration clinique satisfaisante à la dose de 50 ou 100 mg 3 fois par jour. Il ne faut pas dépasser la dose quotidienne maximale de Noyada, qui est de 450 mg. La dose devrait être augmentée progressivement, avec un intervalle d’au moins 2 semaines pour évaluer la réponse du patient.
Noyada doit être administré en association avec un diurétique. Le patient doit faire l’objet d’une surveillance médicale très étroite lors de l’instauration du traitement par Noyada.
Dysfonctionnement ventriculaire gauche après un infarctus du myocarde
La dose recommandée pour un traitement de longue durée chez les patients qui ont subi un infarctus du myocarde est la dose d’entretien cible de 50 mg 3 fois par jour.
Le traitement peut être amorcé trois jours seulement après la survenue d’un infarctus du myocarde. Il faut commencer par administrer au patient une dose unique de 6,25 mg de Noyada, puis instaurer le traitement par cet agent à la dose de 12,5 mg 3 fois par jour. La dose sera ensuite augmentée à 25 mg 3 fois par jour au cours des jours suivants, puis à 50 mg 3 fois par jour (dose cible) au cours des semaines suivantes, selon la tolérance du patient (voir 10 PHARMACOLOGIE CLINIQUE, Pharmacodynamie).
Noyada peut être administré aux patients qui reçoivent d’autres médicaments à la suite d’un infarctus du myocarde, tels que des thrombolytiques, de l’acide acétylsalicylique ou des bêtabloquants.
Néphropathie diabétique
La dose quotidienne de Noyada recommandée pour le traitement de longue durée de la néphropathie diabétique est de 25 mg 3 fois par jour. Si une baisse plus marquée de la pression artérielle s’impose, il est possible d’administrer d’autres antihypertenseurs, tels que des diurétiques, des bêtabloquants, des agents à action centrale ou des vasodilatateurs, en association avec Noyada.
Modification posologique
Insuffisance rénale
Étant donné que Noyada est principalement excrété par les reins, le taux d’excrétion de ce médicament est moindre chez les patients dont la fonction rénale est altérée. De plus, le temps écoulé avant l’atteinte de l’état d’équilibre du captopril est plus long et la concentration atteinte à l’état d’équilibre à une dose quotidienne donnée est plus élevée chez ces patients que chez les patients qui ont une fonction rénale normale. Par conséquent, il se peut qu’ils répondent à un traitement à plus faible dose ou ayant une fréquence d’administration moindre. Le captopril peut être éliminé par hémodialyse.
Insuffisance rénale secondaire à une néphropathie diabétique (associée ou non à une hypertension)
L’administration de Noyada à la dose de 25 mg 3 fois par jour a été bien tolérée chez des patients atteints de néphropathie diabétique et d’insuffisance rénale légère ou modérée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hyperkaliémie). Par conséquent, il n’est pas recommandé d’ajuster la posologie en fonction de la clairance de la créatinine chez ces patients.
L’utilisation de Noyada n’a pas été évaluée chez des patients atteints de néphropathie diabétique et d’insuffisance rénale sévère (clairance de la créatinine ≤ 30 mL/min/1,73 m2). En principe, la concentration atteinte à l’état d’équilibre après l’administration d’une dose quotidienne donnée devrait être plus élevée chez ces patients que chez les patients qui ont une fonction rénale normale ou une insuffisance rénale légère ou modérée; par conséquent, ils répondront peut-être à un traitement à plus faible dose ou ayant une fréquence d’administration moindre. On pourra ajuster la dose selon les observations cliniques.
Insuffisance rénale non secondaire à une néphropathie diabétique
Chez les patients atteints d’une insuffisance rénale marquée qui n’est pas la conséquence d’une néphropathie diabétique, il faut réduire la dose quotidienne initiale de Noyada ainsi que les paliers d’augmentation de celle-ci, et ralentir considérablement l’ajustement posologique (à des intervalles de 1 à 2 semaines). Après avoir obtenu l’effet thérapeutique désiré, il faut diminuer lentement la dose afin de déterminer la dose minimale efficace. Si un traitement diurétique concomitant s’impose chez ces patients dont la fonction rénale est altérée, on optera de préférence pour un diurétique de l’anse (comme le furosémide) plutôt que pour un diurétique thiazidique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Réactions anaphylactoïdes associées à la membrane de dialyse).
Le tableau suivant, fondé sur des considérations théoriques, peut être un guide utile pour réduire au minimum l’accumulation du captopril.
Tableau 1 Intervalle posologique à respecter selon la clairance de la créatinine
| Clairance de la créatinine (mL/min/1,73 m2) | Intervalle posologique (h) |
| > 75 | 8 |
| 75-35 | 12-24 |
| 34-20 | 24-48 |
| 19-8 | 48-72 |
| 7-5 | 72-108 (3-4,5 jours) |
Personnes âgées (> 65 ans)
Comme c’est le cas pour d’autres antihypertenseurs, il faut envisager d’instaurer le traitement par une dose initiale plus faible (6,25 mg 2 f.p.j.) chez les patients âgés dont la fonction rénale est altérée et qui présentent d’autres atteintes organiques (voir ci-dessus et 7 MISES EN GARDE ET PRÉCAUTIONS).
Il faut ajuster la posologie en fonction de l’effet du traitement sur la pression artérielle et maintenir la plus faible dose possible pour maîtriser adéquatement la pression artérielle.
Enfants (> 1 mois)
L’innocuité et l’efficacité de Noyada n’ont pas été entièrement démontrées.
4.3 Administration
Noyada (captopril) doit être pris 1 heure avant les repas. LA POSOLOGIE DOIT ÊTRE PERSONNALISÉE.
Noyada est destiné exclusivement à l’administration par voie orale.
Noyada à 5 mg / 5 mL est fourni avec les dispositifs d’administration suivants :
- seringue graduée de 1 mL avec traits de graduation numérotés de 0,1 mL (= 0,1 mg de captopril) et traits de graduation intermédiaires de 0,05 mL (= 0,05 mg de captopril);
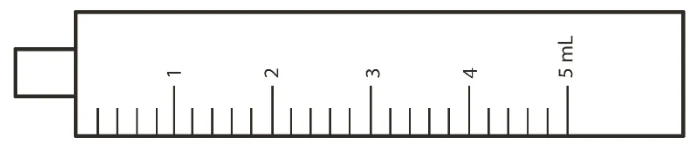
- seringue graduée de 5 mL avec traits de graduation numérotés de 1 mL (= 1 mg de captopril) et traits de graduation intermédiaires de 0,2 mL (= 0,2 mg de captopril).
Noyada à 25 mg / 5 mL est fourni avec les dispositifs d’administration suivants :
- seringue graduée de 5 mL avec traits de graduation numérotés de 1 mL (= 5 mg de captopril) et traits de graduation intermédiaires de 0,2 mL (= 1 mg de captopril);
- gobelet gradué de 30 mL avec traits de graduation numérotés de 5 mL (= 25 mg de captopril) et traits de graduation intermédiaires de 1 mL (= 5 mg de captopril).
Passage de Noyada à d’autres présentations de captopril
Après l’atteinte de la dose efficace de Noyada au terme de la période d’ajustement posologique, le patient doit poursuivre son traitement à cette dose. Un nouvel ajustement posologique ne sera effectué que lors du passage de Noyada à une autre présentation de captopril.
Pour administrer de plus faibles doses comportant des fractions de 1 mg, il faut opter pour Noyada à 5 mg / 5 mL. Pour administrer de plus fortes doses, l’emploi de Noyada à 25 mg / 5 mL est recommandé.
Le tableau suivant présente un guide d’utilisation de Noyada à 5 mg / 5 mL et de Noyada à 25 mg / 5 mL pour les doses les plus courantes.
Tableau 2 Utilisation de Noyada à 5 mg / 5 mL et de Noyada à 25 mg / 5 mL selon la dose recommandée
| Dose | Noyada à 5 mg/5 mL | Noyada à 25 mg/5 mL | |
| Population adulte | 6,25 mg | 6,25 mL | |
| 12,5 mg | 12,5 mL | ||
| 25 mg | 5 mL | ||
| 37,5 mg | 7,5 mL | ||
| 50 mg | 10 mL | ||
| 75 mg | 15 mL | ||
| 100 mg | 20 mL | ||
| 150 mg | 30 mL |
4.4 Dose oubliée
Si le patient oublie une dose, il doit simplement prendre la dose suivante à l’heure prévue, mais ne doit pas doubler cette dernière pour compenser son oubli.
5 SURDOSAGE
En cas de surdosage, la correction de l’hypotension devrait être la priorité absolue. L’expansion volumique par perfusion intraveineuse d’un soluté physiologique est le traitement à privilégier pour corriger la pression artérielle.
Les symptômes d’un surdosage sont les suivants : hypotension sévère, choc, stupeur, bradycardie, déséquilibres électrolytiques et insuffisance rénale.
Tout patient qui a ingéré une surdose de captopril doit être étroitement surveillé, de préférence en unité de soins intensifs. Les taux sériques d’électrolytes et de créatinine doivent être mesurés fréquemment, tout comme la pression artérielle. Les mesures thérapeutiques appropriées dépendent de la nature et de la sévérité des symptômes.
Si l’ingestion est récente, il faut prendre les mesures nécessaires pour prévenir l’absorption (p. ex., lavage gastrique, administration d’adsorbants et de sulfate de sodium dans les 30 minutes qui suivent l’ingestion) et accélérer l’élimination. En cas d’hypotension, il faut placer le patient en position de choc et lui administrer rapidement un supplément de chlorure de sodium et des liquides de remplissage. L’administration d’angiotensine II doit être envisagée. Le traitement de la bradycardie ou de toute réaction vagale majeure consiste en l’administration d’atropine. La mise en place d’un stimulateur cardiaque peut être envisagée.
Le captopril peut être éliminé de la circulation générale par hémodialyse.
Il faut éviter d’utiliser des membranes à haute perméabilité en polyacrylonitrile (PAN). La naloxone a été utilisée avec succès dans certains cas pour corriger une hypotension associée à une surdose de captopril.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 3 Formes posologiques, concentrations, composition et emballage
Noyada en solution orale à 5 mg / 5 mL est disponible en flacon en verre ambré de 100 mL muni d’un bouchon inviolable à l’épreuve des enfants. Chaque flacon est conditionné dans un emballage en carton qui contient également des seringues de 1 mL et de 5 mL, un adaptateur et un feuillet de renseignements destinés au patient.
Noyada en solution orale à 25 mg / 5 mL est disponible en flacon en verre ambré de 100 mL muni d’un bouchon inviolable à l’épreuve des enfants. Chaque flacon est conditionné dans un emballage en carton qui contient également une seringue de 5 mL, un adaptateur, un gobelet gradué de 30 mL et un feuillet de renseignements destinés au patient.
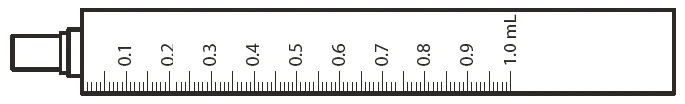
5 mg / 5 mL : Seringue de 1 mL : chaque trait de graduation numéroté correspond à 0,1 mL de solution, soit l’équivalent de 0,1 mg de captopril; les traits de graduation intermédiaires correspondent à 0,05 mL de solution, soit l’équivalent de 0,05 mg de captopril.
Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Orale | Solution 5 mg / 5 mL 25 mg / 5 mL | Acide citrique (E330), benzoate de sodium (E211), citrate de sodium (E331), EDTA disodique, eau purifiée, hydroxyde de sodium |
5 mg / 5 mL : Seringue de 5 mL : chaque trait de graduation numéroté correspond à 1 mL de solution, soit l’équivalent de 1 mg de captopril; les traits de graduation intermédiaires correspondent à 0,2 mL de solution, soit l’équivalent de 0,2 mg de captopril.
25 mg / 5 mL : Seringue de 5 mL : chaque trait de graduation numéroté correspond à 1 mL de solution, soit l’équivalent de 5 mg de captopril; les traits de graduation intermédiaires correspondent à 0,2 mL de solution, soit l’équivalent de 1 mg de captopril.
25 mg / 5 mL : Gobelet gradué de 30 mL : chaque trait de graduation numéroté correspond à 5 mL de solution, soit l’équivalent de 25 mg de captopril; les traits de graduation intermédiaires correspondent à 1 mL de solution, soit l’équivalent de 5 mg de captopril.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ».
Généralités
Réactions nitritoïdes – or
De rares cas de réactions nitritoïdes (se manifestant par des symptômes tels que des bouffées vasomotrices [rougeurs au visage], des nausées, des vomissements et une hypotension symptomatique) ont été signalés chez des patients qui recevaient des injections de sels d’or (aurothiomalate de sodium) en même temps qu’un traitement par un inhibiteur de l’ECA, y compris Noyada (voir 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
Lithium
L’association de lithium et de captopril est déconseillée (voir 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
Différences entre les groupes ethniques
À l’instar des autres inhibiteurs de l’ECA, il semble que l’effet hypotenseur du captopril soit moindre chez les afro-américains que chez les autres personnes, possiblement en raison de la prévalence plus élevée des faibles taux de rénine au sein de la population afro-américaine hypertendue. 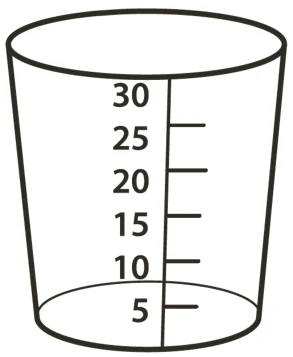
Cardiovasculaire
Sténose de la valve mitrale et aortique / Cardiomyopathie hypertrophique obstructive
Les inhibiteurs de l’ECA devraient être utilisés avec prudence chez les patients présentant une obstruction de la valve ventriculaire gauche et des voies d'éjection, et évités en cas de choc cardiogénique et d’obstruction hémodynamiquement significative.
Hypotension
Une hypotension excessive a été observée chez des patients hypertendus, mais elle serait la conséquence de l’utilisation du captopril chez des patients qui accusent une déplétion sodée/volémique sévère, comme ceux qui suivent un traitement diurétique intensif pour une insuffisance cardiaque congestive sévère par exemple (voir 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
Une baisse > 20 % de la pression artérielle moyenne a été enregistrée chez à peu près 50 % des patients atteints d’insuffisance cardiaque qui avaient une pression artérielle normale ou basse. Cette hypotension passagère, qui peut survenir après n’importe laquelle des premières doses, est asymptomatique ou se manifeste par un léger étourdissement de courte durée; toutefois, dans de rares cas, elle a été associée à une arythmie ou à des troubles de la conduction. L’hypotension a motivé l’abandon du traitement chez 3,6 % des patients en insuffisance cardiaque.
ÉTANT DONNÉ LE RISQUE DE CHUTE DE LA PRESSION ARTÉRIELLE AUQUEL SONT EXPOSÉS CES PATIENTS, LE TRAITEMENT DOIT ÊTRE INSTAURÉ SOUS ÉTROITE SURVEILLANCE MÉDICALE. L’administration d’une faible dose initiale peut réduire au minimum l’effet hypotenseur (voir 4 POSOLOGIE ET ADMINISTRATION). Une surveillance étroite s’impose au cours des 2 premières semaines de traitement et après chaque augmentation de la dose de captopril ou du diurétique. Des considérations similaires peuvent s’appliquer aux patients atteints d’une cardiopathie ischémique ou d’une maladie vasculaire cérébrale, chez qui une chute excessive de la pression artérielle pourrait entraîner un infarctus du myocarde ou un accident vasculaire cérébral (AVC).
L’hypotension en tant que telle ne constitue pas une raison pour abandonner le traitement par le captopril. Lorsque les symptômes qui lui sont associés sont incommodants ou persistants, ils peuvent généralement être atténués par une réduction de la dose de captopril ou du diurétique.
Conduite de véhicules et utilisation de machines
À l’instar d’autres antihypertenseurs, le captopril peut amoindrir la capacité à conduire un véhicule et à utiliser des machines, surtout au début du traitement, lors des ajustements posologiques et en cas de consommation d’alcool concomitante. Toutefois, ces effets dépendent des prédispositions du patient.
Endocrinien / métabolisme
Patients diabétiques : Il faut surveiller de près la glycémie des patients diabétiques qui ont reçu un antidiabétique oral ou une insulinothérapie auparavant (notamment au cours du premier mois de traitement par un inhibiteur de l’ECA).
Hématologique
Anémie
Des cas d’anémie avec un taux d’hémoglobine diminué ont été reportés chez des patients ayant reçu une greffe de rein ou en hémodialyse. La diminution était plus importante chez les patients ayant un taux de départ plus élevé. L’anémie n’apparait pas comme étant dose-dépendante, cependant elle est liée au mécanisme d’action des inhibiteurs de l’ECA. La diminution est modérée et survient dans un délai de 1 à 6 mois, après quoi elle reste stable. Elle est réversible à l'arrêt du captopril.
Neutropénie / agranulocytose
Des cas de neutropénie / agranulocytose, thrombocytopénie et anémie ont été rapportés chez des patients traités par des inhibiteurs de l’ECA, incluant le captopril. La neutropénie est rare chez les patients dont la fonction rénale est normale qui ne présentent aucun autre facteur de complication.
Le captopril doit être utilisé avec une extrême prudence chez les patients atteints de maladie du collagène vasculaire, recevant un traitement immunosuppresseur, par allopurinol ou procaïnamide, ou chez les patients présentant une combinaison de ces facteurs de complication, en particulier en cas d’insuffisance rénale préexistante. Certains de ces patients ont développé des infections graves qui, dans un petit nombre de cas, n’ont pas répondu à une antibiothérapie intensive.
L’utilisation du captopril a induit une neutropénie/agranulocytose (< 1000 cellules/mm3) associée à une hypoplasie myéloïde. Environ la moitié des patients neutropéniques ont contracté des infections buccales ou généralisées ou présenté d’autres caractéristiques du syndrome d’agranulocytose.
Le risque de neutropénie varie selon l’état clinique du patient.
Lors des essais cliniques menés chez des patients hypertendus qui avaient une fonction rénale normale (taux de créatinine sérique inférieur à 141.47 µmol/L en l’absence de maladie du collagène), une neutropénie a été observée chez un patient sur plus de 8600 patients exposés au captopril.
Lors des essais cliniques menés chez des patients atteints d’insuffisance rénale à divers degrés (taux de créatinine sérique d’au moins 141.47 µmol/L) et qui n’avaient pas de maladie du collagène vasculaire concomitante, le risque de neutropénie était d’environ 1 cas pour 500 patients, soit une fréquence plus de 15 fois plus élevée qu’en cas d’hypertension non compliquée. Les doses quotidiennes de captopril étaient relativement élevées chez ces patients, particulièrement si l’on tient compte de la détérioration de leur fonction rénale. L’administration concomitante d’allopurinol et de captopril a été associée à l’apparition d’une neutropénie chez les patients atteints d’insuffisance rénale.
Des cas de neutropénie ont été observés chez 3,7 % des participants aux essais cliniques qui souffraient d’une maladie du collagène vasculaire (p. ex. lupus érythémateux disséminé, sclérodermie) et d’un dysfonctionnement rénal.
Bien qu’aucun cas de neutropénie n’ait été signalé parmi les quelque 750 patients ayant participé aux essais cliniques sur l’insuffisance cardiaque, il y en a eu par la suite au cours de l’expérience clinique acquise sur ce médicament. À peu près la moitié des patients concernés avaient un taux de créatinine sérique > 141.47 µmol/L et plus de 75 % d’entre eux recevaient également du procaïnamide. Il semble que les patients en insuffisance cardiaque présentent les mêmes facteurs de risque de neutropénie.
La neutropénie a été décelée au cours des 3 premiers mois suivant l’instauration du traitement par le captopril. Les examens de la moelle osseuse effectués chez les patients atteints de neutropénie ont systématiquement révélé la présence d’une hypoplasie myéloïde, souvent accompagnée d’une hypoplasie érythroïde et d’une diminution du nombre de mégacaryocytes (p. ex. hypoplasie médullaire et pancytopénie). Des cas d’anémie et de thrombocytopénie ont été également observés.
En général, le nombre de neutrophiles est revenu à la normale dans les 2 semaines environ suivant l’arrêt du traitement par le captopril. Seuls les patients dont l’état clinique était complexe ont souffert d’infections graves. Environ 13 % des cas de neutropénie ont eu une issue fatale, mais dans presque tous les cas, il s’agissait de patients qui avaient une maladie grave, telle une maladie du collagène vasculaire ou une insuffisance rénale ou cardiaque, qui suivaient un traitement immunosuppresseur, ou qui présentaient une combinaison de ces facteurs compliquant leur état.
L’évaluation de tout patient atteint d’hypertension ou d’insuffisance cardiaque doit toujours comprendre une évaluation de la fonction rénale.
Si le captopril est utilisé chez des patients atteints d’insuffisance rénale, il faut effectuer une numération et une formule leucocytaires avant le début du traitement, à peu près toutes les 2 semaines pendant environ 3 mois, puis régulièrement par la suite.
Chez les patients souffrant de maladie du collagène vasculaire ou chez ceux qui doivent prendre d’autres médicaments réputés pour altérer le nombre de leucocytes ou la réponse immunitaire, particulièrement en présence d’un dysfonctionnement rénal, le captopril doit être administré seulement après une évaluation des bienfaits par rapport aux risques et, le cas échéant, la prudence sera de mise.
Il faut demander systématiquement aux patients sous captopril de signaler tout signe d’infection (p. ex. maux de gorge ou fièvre). Si la présence d’une infection est soupçonnée, il faut effectuer une numération leucocytaire sans tarder.
Étant donné que l’arrêt du traitement par le captopril et d’autres médicaments a généralement été associé à une normalisation rapide de la numération leucocytaire, dès qu’une neutropénie est confirmée (nombre de neutrophiles < 1000 cellules/mm3), le médecin doit mettre fin au traitement par le captopril et surveiller étroitement l’évolution de l’état du patient.
Puisque le captopril diminue la production d’aldostérone, une élévation du taux sérique de potassium peut se produire dans de rares cas, particulièrement chez les patients souffrant d’insuffisance rénale (voir 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
Hépatique / biliaire / pancréatique
Atteinte hépatique : Une élévation des taux d’enzymes hépatiques et/ou de bilirubine sérique, ainsi que des cas d’ictère cholestatique et de lésions hépatocellulaires associées ou non à une cholestase secondaire, sont survenus pendant le traitement par le captopril chez des patients qui n’avaient pas d’anomalies hépatiques pré-existantes. La plupart du temps, ces altérations se sont révélées réversibles après l’arrêt du traitement. Si un patient sous Noyada est aux prises avec des symptômes inexpliqués (voir Renseignements destinés aux patients), surtout au cours des premières semaines ou des premiers mois de traitement, il est recommandé de lui faire passer un bilan hépatique complet et tout autre examen qui s’avère nécessaire. Les symptômes inexpliqués incluent, entre autres, des symptômes s’apparentant à ceux d’une infection virale qui se manifestent au cours des premières semaines ou des premiers mois de traitement (comme de la fièvre, des malaises, des douleurs musculaires, un rash ou une adénopathie qui pourraient indiquer des réactions d'hypersensibilité) ou si des douleurs abdominales, des nausées ou des vomissements, une perte d'appétit, un ictère, des démangeaisons ou tout autre symptôme inexpliqué apparaît pendant le traitement (voir 8 EFFETS INDÉSIRABLES, Effets indésirables observés après la mise en marché). L’arrêt du traitement par Noyada doit être envisagé s’il y a lieu.
Aucune étude rigoureuse n’a été menée auprès de patients qui avaient une cirrhose et/ou un dysfonctionnement hépatique. Par conséquent, une grande prudence s’impose lorsque Noyada est administré aux patients qui ont des anomalies hépatiques pré-existantes. Il faut faire passer des épreuves de la fonction hépatique à ces patients avant le début du traitement. Il faut également surveiller étroitement la réponse thérapeutique et les effets métaboliques du traitement dans leur cas.
Insuffisance hépatique : Dans de rares cas, l’administration d’inhibiteurs de l’ECA a été associée à un syndrome qui se manifeste d’abord par un ictère cholestatique et qui évolue ensuite vers une nécrose hépatique fulminante et dont l’issue peut être fatale. Les mécanismes sous-jacents à ce syndrome n’ont pas encore été élucidés. En cas d’apparition d’un ictère ou d’une élévation marquée des taux d’enzymes hépatiques chez un patient qui reçoit un inhibiteur de l’ECA, il faut mettre fin à ce traitement et prévoir un suivi médical approprié.
Immunitaire
Réactions anaphylactoïdes pendant une désensibilisation
On a rarement signalé des réactions anaphylactoïdes persistantes ayant mis en danger la vie de patients recevant un inhibiteur de l’ECA pendant un traitement de désensibilisation au venin d’hyménoptères (abeilles, guêpes). Chez ces patients, de telles réactions ont pu être évitées lorsque le traitement par l’inhibiteur de l’ECA a été interrompu pendant au moins 24 heures, mais elles se sont manifestées de nouveau lors d’une exposition accidentelle ultérieure.
Réactions anaphylactoïdes associées à la membrane de dialyse
Des réactions anaphylactoïdes ont été signalées chez des patients dialysés au moyen d’un appareil muni d’une membrane à haute perméabilité (p. ex. membrane en polyacrylonitrile [PAN]) qui suivaient un traitement concomitant par un inhibiteur de l’ECA. Il faut immédiatement arrêter la dialyse si des symptômes tels que des nausées, des crampes abdominales, des sensations de brûlure, un angio-œdème, une dyspnée ou une hypotension sévère se manifestent. Ces symptômes ne sont pas soulagés par l’administration d’antihistaminiques. Par conséquent, il faut envisager l’utilisation d’un autre type de membrane de dialyse ou d’une autre classe d’antihypertenseurs chez ces patients.
Angio-œdème
Des cas d’angio-œdème ont été signalés chez des patients traités par un inhibiteur de l’ECA, y compris le captopril. Tout angio-œdème qui touche le larynx peut être fatal. En cas de stridor laryngé ou d’angio-œdème du visage, de la langue ou de la glotte, il faut cesser immédiatement l’administration du captopril, traiter le patient conformément aux normes de soins établies et surveiller de près l’évolution de son état jusqu’à la résorption de l’œdème. En général, l’œdème se résorbe sans traitement lorsqu’il est limité au visage et aux lèvres; cela dit, il peut être utile d’administrer des antihistaminiques au patient pour soulager ses symptômes. Lorsque l’œdème atteint la langue, la glotte ou le larynx, risquant ainsi de provoquer une obstruction des voies respiratoires, il faut rapidement instaurer un traitement approprié (qui comprend, entre autres, l’administration de 0,3 à 0,5 mL d’une solution d’épinéphrine à 1:1000 par voie sous-cutanée) (voir 8 EFFETS INDÉSIRABLES, Effets indésirables observés dans les essais cliniques).
L’incidence d’angio-œdème au cours d’un traitement par un inhibiteur de l’ECA a été reportée plus élevée chez les patients afro-américains que chez les autres patients.
L’administration concomitante d’inhibiteurs de l’ECA et de sacubitril / valsartan est contrindiquée en raison d’un risque accru d’angio-œdème. Il faut attendre au moins 36 heures après la dernière dose de captopril avant d’initier le traitement par sacubitril / valsartan. Il faut attendre au moins 36 heures après la dernière dose de sacubitril / valsartan avant d’initier le traitement par Noyada. L’administration concomitante d’inhibiteurs de l’ECA et d’inhibiteurs de mTOR (p. ex. sirolimus, évérolimus, temsirolimus) peut entrainer un risque accru d’angio-œdème (p. ex. gonflement des voies respiratoires ou de la langue, avec ou sans gêne respiratoire).
L’initiation d’un traitement par inhibiteurs de mTOR (p. ex. sirolimus, évérolimus, temsirolimus), de la DPP-IV (p. ex. sitagliptine) ou de l’endopeptidase neutre doit être faite avec prudence chez les patients qui prennent déjà un inhibiteur de l’ECA. Les patients qui ont des antécédents d’angio-œdème sans lien avec les inhibiteurs de l’ECA peuvent être exposés à un risque accru d’angio-œdème s’ils sont traités par un médicament de cette classe (voir 2 CONTRE-INDICATIONS).
De très rares cas d’angio-œdème intestinal ont également été rapportés chez des patients qui suivaient un traitement par un inhibiteur de l’ECA. Ces patients présentaient des douleurs abdominales (avec ou sans nausées ou vomissements); certains d’entre eux n’avaient aucun antécédent d’angio-œdème du visage, et leur taux de C1 estérase était normal. L’angio-œdème intestinal a été diagnostiqué entre autres par tomodensitométrie abdominale, par échographie ou pendant une intervention chirurgicale, et les symptômes qui lui étaient associés ont disparu après l’arrêt du traitement par l’inhibiteur de l’ECA. L’angio-œdème intestinal doit être inclus dans le diagnostic différentiel des douleurs abdominales qui se déclenchent pendant un traitement par un inhibiteur de l’ECA (voir 8 EFFETS INDÉSIRABLES, Effets indésirables observés dans les essais cliniques).
Surveillance et tests de laboratoire
Hyperkaliémie
Une élévation du taux de potassium sérique a été observée chez certains patients recevant des inhibiteurs de l’ECA, y compris le captopril. Les patients qui risquent d’avoir une hyperkaliémie pendant un traitement par un inhibiteur de l’ECA sont notamment ceux qui sont atteints d’insuffisance rénale ou de diabète et ceux qui reçoivent en concomitance un diurétique d’épargne potassique, des suppléments de potassium, un succédané de sel contenant du potassium ou d’autres médicaments associés à une élévation du taux de potassium sérique (p. ex. l’héparine).
L’hyperkaliémie liée ou possiblement liée au traitement par un inhibiteur de l’ECA est survenue à une fréquence de 3,6 % chez les patients diabétiques ayant participé aux études qui présentaient une néphropathie et une protéinurie, et elle a mené à l’abandon de ce traitement chez 1 % d’entre eux. L’hyperkaliémie se définissait comme une élévation persistante du taux de potassium sérique à 6,0 mg/dL ou plus, en l’absence de tout facteur déclenchant pouvant être corrigé, tel que l’utilisation d’autres médicaments, une déplétion volémique ou la prise de suppléments de potassium.
Considérations péri-opératoires
Chirurgie/anesthésie : Lors d’une intervention chirurgicale d’importance ou d’une anesthésie induite par des agents entraînant une hypotension, le captopril bloquera la formation d’angiotensine II secondaire à la libération compensatrice de rénine. Cet effet peut provoquer une hypotension, qui peut être corrigée par une expansion volumique.
Rénal
Insuffisance rénale : Des altérations de la fonction rénale attribuables à l’inhibition du système rénine-angiotensine-aldostérone ont été observées chez des personnes qui y étaient prédisposées. En effet, chez les patients dont la fonction rénale peut dépendre de l’activité du système rénine-angiotensine-aldostérone, comme les patients qui ont une sténose des deux artères rénales, une sténose d’une seule artère rénale et un rein unique, ou une insuffisance cardiaque congestive sévère, le traitement par des agents qui inhibent ce système est associé à une oligurie, à une azotémie évolutive, et dans de rares cas, à une insuffisance rénale aiguë et/ou à une issue fatale. L’utilisation concomitante d’un diurétique peut accroître le risque de tels effets chez les patients qui y sont prédisposés.
Le traitement par Noyada doit être associé à une évaluation appropriée de la fonction rénale.
L’utilisation d’inhibiteurs de l’ECA – y compris Noyada – ou d’antagonistes des récepteurs de l’angiotensine (ARA) en concomitance avec des médicaments contenant de l’aliskirène est contre-indiquée chez les patients atteints d’insuffisance rénale modérée ou sévère (DFG < 60 mL/min/1,73 m2) (voir 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament).
En cas d’insuffisance rénale (clairance de la créatinine ≤ 40 mL/min), il faut ajuster la posologie initiale du captopril en fonction de la clairance de la créatinine du patient (voir 4 POSOLOGIE ET ADMINISTRATION, Dose recommandée et modification posologique), puis en fonction de la réponse thérapeutique. La surveillance régulière des taux de potassium et de créatinine fait partie des pratiques médicales ayant normalement cours dans le cas de ces patients.
Hypertension rénovasculaire : Le traitement par un inhibiteur de l’ECA est associé à un risque accru d’hypotension et d’insuffisance rénale chez les patients qui ont une sténose des deux artères rénales ou qui ont une sténose d’une artère rénale et un seul rein fonctionnel. Une variation du taux de créatinine sérique, même légère, est susceptible d’entraîner une détérioration de la fonction rénale chez ces patients. Par conséquent, dans leur cas, le traitement doit être instauré sous étroite surveillance médicale à une faible dose, qui sera ajustée avec prudence par la suite, et associé à une surveillance de la fonction rénale.
Protéinurie : Des cas de protéinurie totale supérieure à 1 g/jour ont été observés chez moins de 1 % des patients sous captopril. Ils sont principalement survenus chez des patients qui avaient des antécédents de maladie rénale et/ou qui recevaient des doses relativement élevées de captopril (> 150 mg/jour). L’incidence de la protéinurie était de 0,5 % chez les patients qui n’avaient jamais présenté de signes de maladie rénale et de 0,2 % chez les patients qui n’avaient jamais présenté de signes de maladie rénale et qui recevaient moins de 150 mg de captopril par jour. Les paramètres d’évaluation de la fonction rénale, tels que les taux d’azote uréique sanguin (AUS) et de créatinine sérique, étaient rarement anormaux chez les patients atteints de protéinurie. Dans la plupart des cas, la protéinurie a diminué ou disparu en l’espace de 6 mois, que le traitement par le captopril ait été interrompu ou non; en revanche, elle a persisté dans certains cas. Un syndrome néphrotique a été observé chez environ 1 patient sur 5 souffrant de protéinurie.
Une glomérulonéphrite membraneuse a été décelée par biopsie dans les échantillons prélevés chez les patients atteints de protéinurie. Aucune relation de causalité n’a pas été établie avec le captopril, puisqu’aucune biopsie n’avait été effectuée avant le traitement et que des cas de glomérulonéphrite membraneuse ont aussi été signalés chez des patients hypertendus qui ne recevaient pas ce médicament.
Étant donné que la plupart des cas de protéinurie sont survenus avant le 8e mois de traitement, il faut effectuer un dosage des protéines urinaires (analyse par bandelette réactive de la première urine du matin ou dosage quantitatif à partir des urines des 24 heures) à peu près tous les mois pendant les 9 premiers mois de traitement, et régulièrement par la suite, chez les patients qui ont des antécédents de maladie rénale et chez ceux qui reçoivent des doses de captopril supérieures à 150 mg/jour. En cas de protéinurie persistante, le dosage quantitatif à partir des urines des 24 heures est plus précis. Chez les patients dont la protéinurie dépasse 1 g par jour ou s’élève, il faut soupeser les risques et les bienfaits associés à la poursuite du traitement par le captopril.
Double inhibition du système rénine-angiotensine (SRA)
Il a été démontré que l’administration concomitante d’un inhibiteur de l’ECA, comme Noyada, ou d’un ARA avec l’aliskirène accroît le risque d’hypotension, de syncope, d’AVC, d’hyperkaliémie et de détérioration de la fonction rénale, y compris le risque d’insuffisance rénale, chez les patients atteints de diabète (de type 1 ou de type 2) et/ou d’une insuffisance rénale légère ou modérée (DFG < 60 mL/min/1,73 m2). Par conséquent, l’administration de Noyada en association avec des médicaments contenant de l’aliskirène est contre-indiquée chez ces patients (voir 2 CONTRE-INDICATIONS).
Par ailleurs, l’administration concomitante d’inhibiteurs de l’ECA, y compris Noyada, avec d’autres inhibiteurs du SRA, tels que des ARA ou des médicaments contenant de l’aliskirène, est généralement déconseillée chez les autres patients, puisqu’elle a été associée à une augmentation de l’incidence d’hypotension sévère, d’insuffisance rénale et d’hyperkaliémie (voir 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
On ne dispose d’aucune donnée sur la fertilité chez l’humain. Aucun signe probant d’altération de la fertilité n’a été décelé lors des études menées chez l’animal (voir 16 TOXICOLOGIE NON CLINIQUE).
Respiratoire
Des cas de toux ont été signalés lors de l’utilisation de Noyada. De façon caractéristique, la toux induite par un inhibiteur de l’ECA est persistante et non productive, et elle disparaît après l’arrêt du traitement ou une diminution de la dose. La toux induite par Noyada doit être prise en compte lors du diagnostic différentiel de la toux chez les patients qui prennent ce médicament (voir 8 EFFETS INDÉSIRABLES, Effets indésirables observés dans les essais cliniques).
7.1 Populations particulières
7.1.1 Femmes enceintes
Les inhibiteurs de l’ECA sont à l’origine d’une morbidité et d’une mortalité fœtale et néonatale lorsqu’ils sont administrés pendant la grossesse. Lorsqu’une grossesse est confirmée chez une patiente qui prend ce médicament, le traitement par Noyada (captopril) en solution orale doit être interrompu le plus rapidement possible.
Les inhibiteurs de l’ECA sont contre-indiqués chez les patientes enceintes, qui prévoient de le devenir ou qui sont aptes à procréer et qui n’utilisent pas de moyen contraceptif adéquat (voir 2 CONTRE-INDICATIONS et 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »)
L’utilisation d’inhibiteurs de l’ECA au cours des deuxième et troisième trimestres de la grossesse a été associée à des troubles touchant le fœtus et le nouveau-né, dont l’hypotension, l’hypoplasie crânienne néonatale, l’anurie, l’insuffisance rénale réversible ou irréversible, et des décès. Des cas d’oligohydramnios, vraisemblablement attribuables à une diminution de la fonction rénale fœtale, ont également été signalés. Ils étaient associés à des contractures des membres du fœtus, à une déformation craniofaciale et à une hypoplasie pulmonaire.
Des cas de prématurité, de persistance du canal artériel et d’autres malformations cardiaques structurelles, ainsi que des cas de malformations neurologiques, ont aussi été rapportés après une exposition à ces agents au cours du premier trimestre de la grossesse.
Il faut surveiller de près les nourrissons qui ont des antécédents d’exposition aux inhibiteurs de l’ECA in utero, afin de déceler tout signe d’hypotension, d’oligurie et d’hyperkaliémie. En cas d’oligurie, on s’emploiera avant tout à corriger la pression artérielle et la perfusion rénale. Une exsanguino-transfusion ou une dialyse peut s’avérer nécessaire pour corriger l’hypotension et/ou suppléer au dysfonctionnement rénal; cependant, le peu d’expérience acquise en la matière n’a mis en évidence aucun bienfait clinique significatif.
Le captopril peut être éliminé de la circulation générale par hémodialyse.
7.1.2 Allaitement
La présence d’inhibiteurs de l’ECA a été décelée dans le lait maternel humain. Par conséquent, l’utilisation de ces agents est déconseillée pendant l’allaitement.
7.1.3 Enfants
L’innocuité et l’efficacité de Noyada dans la population pédiatrique n’ont pas été entièrement démontrées. Il existe une expérience limitée de l’utilisation du captopril chez les enfants.
Sur la base de données limitées, ce qui suit a été observé :
Nouveau-nés : La réponse au traitement par un inhibiteur de l’ECA est très variable chez les nouveau-nés, et certains d’entre eux ont une hypotension marquée même s’ils reçoivent de faibles doses de cet agent. Les effets indésirables tels que l’apnée, les crises convulsives, l’insuffisance rénale et l’hypotension sévère imprévisible sont très fréquents au cours du premier mois de vie.
Les enfants prématurés traités par le captopril sont exposés à un risque d’oligurie.
Enfants plus âgés : Tout comme les nouveau-nés, les enfants plus âgés peuvent faire une hypotension sévère lorsqu’ils reçoivent du captopril.
7.1.4 Personnes âgées
L’expérience clinique acquise avec le captopril n’a mis en évidence aucune différence entre les patients âgés (> 65 ans) et les patients plus jeunes en ce qui concerne la réponse thérapeutique. Cependant, la possibilité d’une sensibilité accrue chez certains patients âgés ne peut être exclue. Selon une étude dont les résultats ont été publiés, il n’y avait pas de différence entre les sujets âgés de 65 à 76 ans qui avaient une fonction rénale normale et les sujets plus jeunes en ce qui a trait à la pharmacocinétique du captopril. En général, la prudence est de mise lors de la sélection de la dose chez les patients âgés, compte tenu de la fréquence accrue de la détérioration des fonctions rénale et hépatique au sein de cette population. En cas d’insuffisance rénale (clairance de la créatinine ≤ 40 mL/min), il faut ajuster la dose initiale du captopril en fonction de la clairance de créatinine du patient (voir 4 POSOLOGIE ET ADMINISTRATION, Dose recommandée et modification posologique).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
- Les effets indésirables les plus fréquents rapportés dans les essais cliniques et après la mise en marché sont : étourdissement, céphalées, troubles du sommeil, altération du goût, toux sèche et irritative (non productive), dyspnée, prurit, rash, alopécie, nausées, vomissements, irritation gastrique, douleurs abdominales, diarrhée, constipation, bouche sèche (fréquent (≥1/100 to <1/10)).
Les effets indésirables les plus graves rapportés dans les essais cliniques sont :
hyperkaliémie, hypotension, réaction d’hypersensibilité (angio-œdème, maladie sérique, bronchospasme and syndrome de Stevens Johnson), angine de poitrine, infarctus du myocarde, insuffisance cardiaque congestive, dysfonction rénale (insuffisance rénale), problèmes sanguins (pancytopénie, neutropénie / agranulocytose, thrombocytopénie, et anémie), accident vasculaire cérébral.
- Aucun effet indésirable grave ou arrêt de traitement n’a été rapporté au cours des essais cliniques réalisés avec Noyada.
8.2 Effets indésirables observés dans les essais cliniques
Les études cliniques sont menées dans des conditions très particulières. Les taux des effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les incidences présentées ci-dessous sont celles qui ont été observées lors d’essais cliniques menés auprès d’environ 7000 patients qui ont reçu du captopril pour le traitement d’une hypertension ou d’une insuffisance cardiaque congestive :
Effets rénaux : Une protéinurie s’est déclarée chez environ 1 patient sur 100 (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal).
Chacun des effets suivants a été signalé chez environ 1 à 2 patients sur 1000, mais des doutes subsistent quant à leur lien de causalité avec l’utilisation du captopril : insuffisance rénale, polyurie, oligurie et pollakiurie.
Effets hématologiques : Des cas de neutropénie et d’agranulocytose sont survenus (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique). Des cas d’anémie, de thrombocytopénie et de pancytopénie ont également été signalés.
Effets dermatologiques : Une éruption cutanée a été observée chez 8,5 % des patients qui avaient une fonction rénale normale et chez 13 % des patients qui avaient des antécédents d’altération de la fonction rénale. Cet effet était lié à la dose : l’incident est survenu chez 7 % des patients qui avaient reçu une dose de 150 mg ou moins par jour. Il s’agit habituellement d’une éruption maculopapuleuse, et rarement d’urticaire, qui apparaît généralement au cours des 4 premières semaines de traitement. En général, elle est légère et elle disparaît quelques jours après la réduction de la dose, l’administration d’un traitement antihistaminique de courte durée et/ou l’abandon du traitement. Parfois, il peut même y avoir une rémission malgré la poursuite du traitement par le captopril. Un prurit sans éruption cutanée a été observé chez environ 2 patients sur 100. De 7 à 10 % des patients qui ont eu une éruption cutanée présentaient également une éosinophilie et/ou des titres positifs d’anticorps antinucléaires (AAN). Des cas de lésion réversible de type pemphigoïde et de photosensibilité ont également été signalés.
Réactions allergiques : Un angio-œdème du visage, de la muqueuse buccale ou des membres, qui s’est révélé réversible après l’arrêt du traitement par le captopril, a été observé chez environ 1 patient sur 1000. Des cas de maladie du sérum et de bronchospasme ont été signalés, de même que 1 cas d’œdème laryngé.
Effets cardiovasculaires : Une hypotension peut survenir (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire et 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, afin d’obtenir des renseignements sur l’hypotension qui se manifeste au début du traitement par le captopril).
Des cas de tachycardie, de douleur thoracique et de palpitations ont été observés chez environ 1 patient sur 100.
Les cas d’angine de poitrine, d’infarctus du myocarde, de syndrome de Raynaud et d’insuffisance cardiaque congestive qui ont été observés sont tous survenus chez 2 ou 3 patients sur 1000.
Des bouffées vasomotrices ou une pâleur ont été rapportées chez 2 à 5 patients sur 1000.
Altérations du goût : Une diminution ou une perte du goût s’est manifestée chez 2 % des patients qui prenaient 150 mg ou moins de captopril par jour. De tels effets ont également été observés chez 7 % des patients qui prenaient des doses supérieures à 150 mg/jour. L’altération du goût (dysgueusie) est réversible et disparaît généralement en 2 ou 3 mois, même si le traitement se poursuit. Une perte de poids peut être associée à la perte du goût (agueusie).
Effets gastro-intestinaux : irritation gastrique, douleurs abdominales, nausées, vomissements, diarrhée, anorexie, constipation, ulcère aphteux et ulcère gastroduodénal
Effets neurologiques centraux : étourdissements, céphalées, malaise, fatigue, insomnie et paresthésie
Autres effets : sécheresse buccale, dyspnée, toux, alopécie, impuissance, perte de la libido, troubles de la vue, et démangeaisons et/ou sécheresse oculaires.
Les incidences présentées ci-dessous sont celles qui ont été observées lors d’essais cliniques menés auprès d’environ 400 patients qui ont reçu du captopril pour le traitement d’une néphropathie diabétique :
Le tableau global d’effets indésirables observé chez ces 400 patients sous captopril semblait être comparable à celui décrit ci-dessus, si ce n’est que les effets indésirables suivants sont survenus plus souvent chez les femmes que chez les hommes : étourdissements (31 % vs 20 %), toux (23 % vs 17 %) et pharyngite (20 % vs 14 %). Chez les 395 patients sous placebo, ces trois effets indésirables sont survenus respectivement à des incidences de 22 %, de 15 % et de 11 % (tous sexes confondus).
L’incidence d’hypotension ou d’hypotension orthostatique était de 5,3 %, et cet effet indésirable a motivé l’abandon du traitement chez 1,8 % des patients.
L’hyperkaliémie liée ou possiblement liée au traitement par un inhibiteur de l’ECA est survenue à une fréquence de 3,6 % chez les patients diabétiques ayant participé aux études qui présentaient une néphropathie et une protéinurie, et elle a mené à l’abandon de ce traitement chez 1 % d’entre eux. L’hyperkaliémie se définissait comme une élévation persistante du taux de potassium sérique à 6,0 mg/dL ou plus, en l’absence de tout facteur déclenchant pouvant être corrigé, tel que l’utilisation d’autres médicaments, une hypovolémie ou la prise de suppléments de potassium.
Parmi les patients qui présentaient un taux de créatinine sérique ≥ 1,5 mg/dL, l’incidence des anomalies marquées du taux d’hémoglobine (chute > 3 g/dL) était de 6 % chez les patients sous captopril, alors qu’elle était de 0 % chez les patients sous placebo.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les effets indésirables suivants ont été signalés à une fréquence < 1 % lors des essais cliniques (voir 8 EFFETS INDÉSIRABLES, Effets indésirables observés dans les essais cliniques).
Effets cardiovasculaires : angine de poitrine, infarctus du myocarde, syndrome de Raynaud, insuffisance cardiaque congestive, bouffées vasomotrices, pâleur
Effets immunitaires : angio-œdème du visage, de la muqueuse buccale ou des extrémités des membres
Effets rénaux : insuffisance rénale, polyurie, oligurie, pollakiurie
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Données d’essai clinique
Résultats anormaux aux épreuves de laboratoire : Des élévations des taux d’enzymes hépatiques et/ou de bilirubine sérique ont été observées (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique / biliaire / pancréatique). De rares cas d’ictère cholestatique et de lésions hépatocellulaires associées ou non à une cholestase secondaire ont été liés à l’administration du captopril.
Les taux d’azote uréique sanguin (AUS) et de créatinine sérique peuvent augmenter, particulièrement en cas d’hypovolémie ou d’hypertension rénovasculaire. Lorsque la pression artérielle est élevée depuis longtemps ou qu’elle est extrêmement élevée, toute baisse rapide de celle-ci peut entraîner une diminution passagère du débit de filtration glomérulaire (DFG) et, par conséquent, une élévation passagère des taux de créatinine sérique et d’AUS.
De légères élévations du taux de potassium sérique sont souvent observées, surtout chez les patients atteints d’insuffisance rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal).
8.5 Effets indésirables observés après la mise en marché
Les autres effets indésirables cliniques qui ont été observés depuis la commercialisation du médicament sont énumérés ci-dessous et classés par appareil ou système. Dans de nombreux cas, il a été impossible d’établir précisément leur incidence ou de confirmer une éventuelle relation de causalité avec le traitement.
Adultes
Troubles sanguins et lymphatiques : anémie (y compris l’anémie aplasique et l’anémie hémolytique), maladies auto-immunes et/ou titre positif d’AAN, lymphadénopathie
Troubles cardiovasculaires : arrêt cardiaque, tachyarythmie, choc cardiogénique
Troubles gastro-intestinaux : pancréatite, glossite, angio-œdème intestinal, stomatite
Troubles généraux : asthénie, malaise, fièvre
Troubles hépatobiliaires : hépatite, y compris de rares cas de nécrose, cholestase (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Troubles métaboliques : hyponatrémie symptomatique, élévation des taux d’enzymes hépatiques et de bilirubine
Investigations : protéinurie, éosinophilie, diminution du taux de sodium sérique, élévation des taux d’azote uréique sanguin, de créatinine sérique et de bilirubine sérique, diminution du taux d’hémoglobine, de l’hématocrite, du nombre de leucocytes et du nombre de thrombocytes, titre positif d’AAN, augmentation de la vitesse de sédimentation globulaire
Troubles du métabolisme et de la nutrition : hypoglycémie
Troubles musculosquelettiques : myalgie, myasthénie
Troubles neurologiques/psychiatriques : ataxie, confusion, dépression, nervosité, somnolence Troubles du système nerveux : AVC, syncope
Troubles rénaux : syndrome néphrotique
Troubles respiratoires : bronchospasme, pneumopathie à éosinophiles, rhinite
Troubles de l’appareil reproducteur et des seins : gynécomastie
Troubles de la peau et du tissu sous-cutané : pemphigus bulleux, syndrome de Stevens-Johnson, alopécie, urticaire, érythème polymorphe, érythrodermie, dermatite exfoliatrice
Troubles des organes des sens : vision trouble
Comme c’est le cas pour tous les autres inhibiteurs de l’ECA, un syndrome qui se manifeste par les symptômes suivants a parfois été observé : fièvre, myalgie, arthralgie, éruption cutanée ou autre manifestation cutanée, éosinophilie et élévation de la vitesse de sédimentation globulaire. Ces symptômes ont généralement disparu après l’arrêt du traitement.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
- En association avec sacubitril/valsartan ; voir 2 CONTRE-INDICATIONS ;
En association avec des médicaments qui contiennent de l’aliskirène ; voir
2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire, Double inhibition du système rénine-angiotensine (SRA) et Rénal et 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament) ;
- En association avec des antagonistes des récepteurs de l’angiotensine (ARA) ou d’autres inhibiteurs de l’ECA ; voir 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament
9.2 Aperçu des interactions médicamenteuses
Le captopril est un inhibiteur compétitif et hautement spécifique de l’enzyme de conversion de l’angiotensine I (inhibiteur de l’ECA). Plus précisément, il bloque l’enzyme qui convertit l’angiotensine I en angiotensine II. Les médicaments qui sont administrés en concomitance avec le captopril peuvent influer sur la pharmacocinétique et la pharmacodynamie de ses métabolites actifs (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Double inhibition du système rénine-angiotensine [SRA]). Les interactions établies ou potentielles avec d’autres médicaments sont répertoriées dans le Tableau 4.
9.3 Interactions médicament-comportement
Sans objet
9.4 Interactions médicament-médicament
Le tableau ci-dessous se fonde sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves (c.-à-d. mettant en cause des associations contre-indiquées).
Tableau 4 Interactions médicament-médicament établies ou potentielles
| [Nom propre / Nom usuel] | Source de preuve | Effet | Commentaire clinique |
| Agents alpha-bloquants | EC | L’administration concomitante d’agents alpha-bloquants pourrait augmenter l’effet anti-hypertenseur du captopril et augmenter le risque d’hypotension orthostatique. | Les agents alpha-bloquants peuvent être utilisés avec prudence. |
Agents cytostatiques ou immuno- suppresseurs | T | L’administration concomitante d’un inhibiteur de l’ECA et d’un agent cytostatique ou d’un immunosuppresseur est associée à un risque accru de leucopénie, en particulier si l’inhibiteur de l’ECA est administré à des doses supérieures à celles qui sont recommandées actuellement. | Le suivi périodique de la numération des globules blancs devrait être considéré. |
Agents qui agissent sur l’activité sympathique | EC | Le système nerveux sympathique peut jouer un rôle particulièrement important dans le maintien de la pression artérielle chez les patients qui reçoivent du captopril seul ou en association avec un diurétique. Par conséquent, les agents qui agissent sur l’activité sympathique (p. ex. les ganglioplégiques ou les adrénolytiques) doivent être utilisés avec prudence. Les bêtabloquants accentuent | Traitement de l’infarctus du myocarde aigu : Le captopril peut être utilisé en concomitance avec l’acide acétylsalicylique (aux doses associées à des effets cardiaques), des thrombolytiques, des bêtabloquants et/ou des dérivés nitrés chez les patients qui ont subi un infarctus du myocarde. Il peut être nécessaire d’exercer une surveillance étroite de la pression artérielle et d’ajuster la posologie si l’administration concomitante de captopril et d’agents qui agissent sur |
| [Nom propre / Nom usuel] | Source de preuve | Effet | Commentaire clinique |
quelque peu l’effet antihypertenseur du captopril, mais l’effet global est inférieur à la somme des effets des deux agents. En cas d’insuffisance cardiaque, il faut exercer une extrême prudence, étant donné que la stimulation du système sympathique est indispensable au maintien de la circulation sanguine et que l’inhibition des récepteurs bêta-adrénergiques comporte toujours le risque de diminuer davantage la contractilité du myocarde. | l’activité sympathique ne peut être évitée. | ||
Agents qui augmentent le taux de potassium sérique | EC, É | Comme le captopril réduit la production d’aldostérone, une élévation du taux de potassium sérique peut survenir. On n’utilisera des diurétiques d’épargne potassique, tels que la spironolactone, le triamtérène ou l’amiloride, ou des suppléments de potassium, qu’en cas d’hypokaliémie certaine. La prudence sera alors de rigueur, puisque ces agents peuvent entraîner une élévation marquée du taux de potassium sérique. La prudence s’impose également lors de l’utilisation de succédanés du sel qui contiennent du potassium. | Il faut surveiller fréquemment le taux de potassium sérique. |
| [Nom propre / Nom usuel] | Source de preuve | Effet | Commentaire clinique |
Agents qui exercent un effet vasodilatateur | T | On ne dispose d’aucune donnée sur les effets de l’administration concomitante d’autres vasodilatateurs chez les patients qui reçoivent du captopril pour traiter une insuffisance cardiaque. | Par conséquent, dans la mesure du possible, il faut interrompre tout traitement par la nitroglycérine ou d’autres dérivés nitrés (comme ceux utilisés pour la prise en charge de l’angine de poitrine) ou par d’autres médicaments qui exercent un effet vasodilatateur avant d’instaurer le traitement par le captopril. Si l’on reprend le traitement par ces médicaments alors que le patient est toujours sous captopril, il faut l’administrer avec prudence et à des doses moins élevées. |
| Agents qui provoquent la libération de rénine | EC | Les effets du captopril sont amplifiés par les antihypertenseurs qui provoquent la libération de rénine. C’est notamment le cas des diurétiques (p. ex. les diurétiques thiazidiques), qui peuvent activer le système rénine-angiotensine- aldostérone. | Il peut être nécessaire de surveiller étroitement la pression artérielle et d’ajuster la posologie lorsque l’administration concomitante du captopril et d’agents qui provoquent la libération de rénine ne peut être évitée. |
| Allopurinol | T | L’utilisation concomitante d’allopurinol et de captopril a été associée à une neutropénie chez les patients atteints d’insuffisance rénale. | Il peut être nécessaire d’ajuster la posologie d’allopurinol. |
Antidépresseurs tricycliques/ antipsychotiques | T | Les inhibiteurs de l’ECA peuvent intensifier les effets hypotenseurs de certains antidépresseurs tricycliques et de certains antipsychotiques. Une hypotension orthostatique peut survenir. | La posologie doit être ajustée en conséquence. |
| [Nom propre / Nom usuel] | Source de preuve | Effet | Commentaire clinique |
| Antidiabétiques | É | Les inhibiteurs de l’ECA, y compris le captopril, peuvent potentialiser les effets hypoglycémiants de l’insuline et d’antidiabétiques oraux comme les sulfonylurées chez les patients diabétiques. | Si une telle interaction se produit pendant le traitement concomitant avec l’inhibiteur de l’ECA, ce qui est très rare, il sera peut-être nécessaire de réduire la dose de l’antidiabétique. Une surveillance très étroite de la glycémie est recommandée. |
Anti- inflammatoires non stéroïdiens | É | Les AINS et les inhibiteurs de l’ECA exercent des effets additifs : augmentation du taux de potassium sérique, mais diminution possible de la fonction rénale. En principe, ces effets sont réversibles. Une insuffisance rénale aiguë peut survenir dans de rares cas, particulièrement chez les patients dont la fonction rénale est altérée, comme les patients âgés et les patients déshydratés. L’administration prolongée d’un AINS peut diminuer l’effet antihypertenseur des inhibiteurs de l’ECA. | Il est recommandé de surveiller le taux de potassium. |
| [Nom propre / Nom usuel] | Source de preuve | Effet | Commentaire clinique |
Double inhibition du système rénine-angiotensine (SRA) | EC | Elle est associée à une augmentation de l’incidence d’hypotension sévère, d’insuffisance rénale et d’hyperkaliémie. | La double inhibition du système rénine-angiotensine (SRA) par un inhibiteur de l’ECA, un ARA ou un médicament contenant de l’aliskirène est contre-indiquée chez les patients atteints de diabète et/ou d’insuffisance rénale, et elle est généralement déconseillée chez les autres patients, puisqu’elle a été associée à une augmentation de l’incidence d’hypotension sévère, d’insuffisance rénale et d’hyperkaliémie (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal. |
| Inhibiteurs de la DPP-IV (p.ex. sitagliptine) | EC | Les patients traités simultanément par un inhibiteur de la DPP-IV peuvent présenter un risque accru d’angio-œdème. | La prudence est de mise lors de l’initiation de Noyada chez les patients prenant déjà un inhibiteur de la DPP-IV ou inversement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Angio-œdème). |
| Inhibiteur de l’endopeptidase neutre | T | Les inhibiteurs de l’ECA sont connus pour causer des angio-œdèmes. Ce risque peut être accru lors de l’utilisation concomitante avec un inhibiteur de l’endopeptidase neutre | Utilisez avec précaution lors de l’initiation de Noyada chez les patients prenant déjà un inhibiteur de l’endopeptidase neutre ou inversement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Angio-œdème) |
| Inhibiteurs de mTOR | EC, É | L’administration concomitante d’inhibiteurs de mTOR (p. ex. sirolimus, évérolimus, temsirolimus) et d’inhibiteurs de l’ECA peut entraîner un risque accru d’angio-œdème. | La prudence est de mise lors de l’initiation de Noyada chez les patients prenant déjà un inhibiteur de mTOR ou inversement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Angio-œdème). |
| [Nom propre / Nom usuel] | Source de preuve | Effet | Commentaire clinique |
| Inhibiteurs de la synthèse des prostaglandines endogènes | EC | Selon les données disponibles, l’indométacine peut diminuer l’effet antihypertenseur du captopril, plus particulièrement en cas d’hypertension associée à un faible taux de rénine. D’autres AINS (p. ex. l’acide acétylsalicylique) peuvent aussi exercer cet effet. Les effets hypotenseurs combinés du captopril et des bêtabloquants sont loin d’être additifs. | Un suivi de la fonction rénale, du taux de potassium et de la pression artérielle est recommandé. Il peut être nécessaire d’ajuster la posologie. |
| Lithium | É | Une augmentation du taux et des effets toxiques du lithium a été signalée chez des patients qui recevaient des inhibiteurs de l’ECA (y compris le captopril) pendant un traitement par le lithium. | La prudence est de mise lors de l’administration d’un tel traitement concomitant, et il est recommandé de mesurer fréquemment le taux de lithium sérique. Le risque d’effets toxiques du lithium peut également augmenter lorsque le schéma thérapeutique comprend également un diurétique. |
| [Nom propre / Nom usuel] | Source de preuve | Effet | Commentaire clinique |
| Or | T | De rares cas de réactions nitritoïdes (se manifestant par des symptômes tels que des bouffées vasomotrices [rougeurs au visage], des nausées, des vomissements et une hypotension symptomatique) ont été signalés chez des patients qui recevaient des injections de sels d’or (aurothiomalate de sodium) en même temps qu’un traitement par un inhibiteur de l’ECA, y compris Noyada en solution orale (voir 7 MISES EN GARDE ET PRÉCAUTIONS). | Une surveillance étroite de la pression artérielle peut s’imposer lorsqu’un traitement concomitant avec Noyada en solution orale ne peut être évité. |
| Procaïnamide | T | L’utilisation concomitante de procaïnamide et de captopril a été associée à une neutropénie chez les patients atteints d’insuffisance cardiaque. | Le suivi périodique de la numération des globules blancs devrait être considéré. |
| Sacubitril / Valsartan | EC, É | L’utilisation concomitante d’inhibiteurs de l’ECA et de sacubitril / valsartan est contre-indiquée en raison d’un risque accru d’angio-œdème. | Le traitement concomitant avec le sacubitril/valsartan est contre-indiqué. Le captopril ne doit pas être administré dans les 36 heures précédant l’initiation ou suivant l’arrêt d’un inhibiteur de la néprilysine (p. ex. sacubitril / valsartan) (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS). |
| Sympatho-mimétiques | EC | Ces médicaments sont susceptibles de diminuer l’effet antihypertenseur des inhibiteurs de l’ECA. | Une surveillance étroite des patients s’impose. |
| [Nom propre / Nom usuel] | Source de preuve | Effet | Commentaire clinique |
| Traitement diurétique | É | Les patients sous diurétiques, particulièrement ceux qui viennent de commencer un tel traitement et ceux qui suivent un régime hyposodé strict ou qui sont dialysés, peuvent présenter à l’occasion une baisse soudaine de leur pression artérielle, généralement dans l’heure qui suit l’administration de la dose initiale de captopril. | Il faut tenter dans la mesure du possible de réduire au minimum les effets hypotenseurs en mettant fin au traitement diurétique en cours une semaine avant l’instauration du traitement par le captopril. Sinon, il faut assurer une surveillance médicale pendant au moins 1 heure après l’administration de la dose initiale. En cas d’hypotension, il faut placer le patient en position couchée et, au besoin, lui administrer une perfusion intraveineuse de soluté physiologique. Cette hypotension passagère n’est pas une contre-indication à l’administration des doses subséquentes, que le patient pourra recevoir sans problème après l’élévation de la pression artérielle provoquée par l’expansion volumique. |
Légende : É = étude de cas ; EC = essai clinique ; T = théorique
9.5 Interactions médicament-aliment
Il a été démontré que l’absorption du captopril diminue modérément (30-40 %) en présence d’aliments. Noyada doit être pris 1 heure avant les repas.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plante médicinale n’ont pas été établies.
9.7 Interactions médicament-tests de laboratoire
Le captopril peut être l’origine de l’obtention de faux positifs au dosage des acétones urinaires et aux analyses par bandelette réactive visant à déceler la présence de corps cétoniques dans l’urine.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le captopril est un inhibiteur de l’enzyme de conversion de l’angiotensine utilisé dans le traitement de l’hypertension et de l’insuffisance cardiaque.
Le mode d’action du captopril n’a pas encore été complètement élucidé. Cet agent semble abaisser la pression artérielle et jouer un rôle adjuvant dans le traitement de l’insuffisance cardiaque congestive, principalement par la suppression du système rénine-angiotensine-aldostérone. Cela dit, la corrélation entre les taux de rénine et la réponse au médicament n’est pas constante. La rénine est une enzyme synthétisée par les reins qui est libérée dans la circulation sanguine, où elle agit sur un substrat de globulines plasmatiques afin de produire de l’angiotensine I, un décapeptide relativement inactif. L’angiotensine I est ensuite convertie par l’enzyme de conversion de l’angiotensine (ECA) en angiotensine II, un vasoconstricteur endogène puissant. L’angiotensine II stimule également la sécrétion d’aldostérone par le cortex surrénalien et contribue de ce fait à une rétention hydrosodée.
Le captopril empêche la conversion de l’angiotensine I en angiotensine II en inhibant l’ECA, qui est une peptidyldipeptide carboxyhydrolase.
Comme l’ECA est identique à la « bradykininase », le captopril peut également intervenir dans la dégradation de la bradykinine, un peptide vasopresseur. Toutefois, lorsque le captopril est administré à des doses thérapeutiques, son efficacité réelle ne semble pas être liée à la potentialisation des effets de la bradykinine. Des concentrations accrues de bradykinine ou de prostaglandine E2 peuvent également influer sur l’effet thérapeutique du captopril, en particulier en cas d’hypertension associée à un faible taux de rénine.
L’inhibition de l’ECA entraîne une diminution de la concentration plasmatique d’angiotensine II ainsi qu’une augmentation de l’activité de la rénine plasmatique, laquelle résulte de l’absence de rétroaction négative sur la libération de rénine consécutive à la réduction de la concentration d’angiotensine II. La réduction de la concentration d’angiotensine II entraîne une diminution de la sécrétion d’aldostérone, pouvant provoquer à son tour une légère augmentation du taux de potassium sérique ainsi que des pertes hydrosodées.
Les effets antihypertenseurs persistent plus longtemps que l’inhibition de l’ECA circulante observable. On ignore si l’ECA présente dans l’endothélium vasculaire est inhibée plus longtemps que l’ECA présente dans la circulation sanguine.
10.2 Pharmacodynamie
Les effets antihypertenseurs persistent plus longtemps que l’inhibition de l’ECA circulante observable. On ignore si l’ECA présente dans l’endothélium vasculaire est inhibée plus longtemps que l’ECA présente dans la circulation sanguine.
L’administration du captopril entraîne une réduction de la résistance artérielle périphérique chez les patients hypertendus, qui est associée à une augmentation du débit cardiaque ou qui n’influe aucunement sur celui-ci. Il y a une augmentation du débit sanguin rénal après l’administration du captopril, mais en général le débit de filtration glomérulaire (DFG) demeure inchangé. Lorsque la pression artérielle est élevée depuis longtemps ou qu’elle est extrêmement élevée, toute baisse rapide de celle-ci peut entraîner une diminution passagère du DFG.
La baisse de la pression artérielle est similaire en position debout et couchée. Les effets orthostatiques et la tachycardie sont rares, mais peuvent se produire en cas d’hypovolémie. L’arrêt brusque du traitement par le captopril n'est pas associé à une élévation rapide de la pression artérielle.
L’effet antihypertenseur des inhibiteurs de l’ECA est généralement moins prononcé chez les patients afro-américains que chez les autres patients.
Lors d'une étude multicentrique, à double insu et contrôlée par placebo, on a administré le captopril à des patients souffrant de néphropathie diabétique (la plupart hypertendus), de diabète insulinodépendant de type 1, de rétinopathie et de protéinurie ≥ 500 mg/jour. Au cours de cette étude, le captopril a ralenti l'évolution de l'insuffisance rénale et a diminué les séquelles cliniques associées au paramètre d’évaluation composé de l'insuffisance rénale au stade ultime (dialyse ou greffe) ou du décès (toutes causes confondues). L'effet sur la réduction de la mortalité (toutes causes confondues) seulement n'a pas été significatif sur le plan statistique. Aucune adaptation posologique en fonction de la clairance de la créatinine n’a été effectuée. Les patients dont l'état avait déjà évolué vers l'insuffisance rénale grave n'ont pas été inclus dans l'étude.
10.3 Pharmacocinétique
Tableau 5 Résumé des paramètres pharmacocinétiques du captopril en solution orale chez des volontaires sains
| Cmax | Tmax | t½ | ASC0-∞ | |
| Dose unique moyenne | 229,8 ng/mL | 0,75 h | 3,8 h | 307,8 ng∙h/mL |
Absorption
Le captopril est rapidement absorbé après son administration par voie orale à des doses thérapeutiques, et il atteint sa concentration maximale dans le sang après 1 heure environ. La présence d’aliments dans le tractus gastro-intestinal réduit cette absorption d’environ 30 à 40 %. D’après le radiomarquage au 14C, le taux d’absorption minimal moyen est d’environ 70 à 75 %.
La concentration plasmatique maximale (Cmax) de captopril observée après l’administration du comprimé de référence dosé à 25 mg par voie orale était légèrement plus élevée que celle observée après l’administration de Noyada à 25 mg/5 mL en solution orale dans le cadre d’une étude de bioéquivalence avec permutation et répartition aléatoire comportant l’administration d’une dose unique : la Cmax observée dans le cas du comprimé de référence était de 268,821 ± 114,5752 ng/mL et celle observée dans le cas de Noyada à 25 mg/5 mL en solution orale, de 229,796 ± 60,9135 ng/mL.
Distribution
Le taux de liaison du captopril libre aux protéines plasmatiques est d’environ 25 à 30 %. Métabolisme
Le captopril est largement métabolisé dans tous les tissus, y compris dans le plasma. Il possède un groupement sulfhydryle qui se lie volontiers à d’autres protéines, comme l’albumine, ainsi que des groupements thiol à faible masse moléculaire, dont la cystéine et le glutathion. De plus, le captopril s’auto-dimérise. La formation de ces dimères de disulfure est réversible et met en jeu des processus enzymatiques et non enzymatiques.
Élimination
En l’espace de 24 heures, plus de 95 % de la dose absorbée sont éliminés dans l’urine, dont 40 à 50 % sous forme inchangée. Il semble toutefois que cette proportion soit moindre chez les patients atteints d’insuffisance cardiaque congestive. Le reste de la dose est retrouvé en grande partie sous forme de dimère de disulfure de captopril et de disulfure captopril-cystéine.
La demi-vie d’élimination apparente de la substance radioactive totale dans le sang est d’environ 4 heures. La demi-vie du captopril sous forme inchangée est d’environ 2 heures.
Populations et états pathologiques particuliers
Chez les patients ayant une fonction rénale normale, l’absorption et l’élimination d’une dose radiomarquée de captopril n’avaient pas été altérées après 7 jours d’administration de ce médicament. En revanche, chez les patients atteints d’insuffisance rénale, une rétention du captopril a été observée (voir 4 POSOLOGIE ET ADMINISTRATION).
- Personnes âgées
Selon une étude dont les résultats ont été publiés, il n’y avait pas de différence entre les sujets âgés de 65 à 76 ans qui avaient une fonction rénale normale et les sujets plus jeunes en ce qui a trait à la pharmacocinétique du captopril.
- Grossesse et allaitement
Les données rapportées sur 12 femmes qui ont reçu 100 mg de captopril 3 fois par jour par voie orale indiquent que la concentration maximale moyenne de ce médicament dans le lait maternel était de 4,7 µg/L et qu’elle était atteinte 3,8 heures après l’administration. D’après ces données, la dose quotidienne maximale que recevrait un nourrisson nourri au sein serait inférieure à 0,002 % de la dose quotidienne prise par la mère.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Ne pas réfrigérer.
Conserver à la température ambiante (de 15 à 25 °C).
Conserver le médicament dans son emballage en carton, afin de le protéger de la lumière.
Utiliser dans les 21 jours suivant l’ouverture.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : captopril
Nom chimique : 1-[(2S)-3-mercapto-2-méthylpropionyl]-L-proline
Formule moléculaire et masse moléculaire : C9H15NO3S; 217,2
Formule de structure :
Propriétés physicochimiques : Poudre cristalline blanche ou blanc cassé qui dégage une légère odeur attribuable au groupement sulfhydryle, soluble dans l’eau, le méthanol et l’éthanol et peu soluble dans le chloroforme et l’acétate d’éthyle. Point de fusion compris entre 104 et 110 °C.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Population adulte
Hypertension
Chez les adultes, la baisse maximale de la pression artérielle s’observe généralement dans les 60 à 90 minutes qui suivent l’administration d’une dose unique de captopril par voie orale. La durée de ces effets semble être liée à la dose. Comme la baisse de la pression artérielle peut être graduelle, il se peut que les effets thérapeutiques n’atteignent leur maximum qu’au bout de plusieurs semaines de traitement. Les effets hypotenseurs du captopril et des dérivés thiazidiques semblent être additifs. À l’inverse, les effets combinés du captopril et des bêtabloquants n’atteignent pas le seuil à partir duquel des effets sont jugés additifs.
Les baisses de la pression artérielle observées en position couchée et en position debout sont à peu près similaires. Les effets orthostatiques et la tachycardie sont peu fréquents, mais ils peuvent s’observer en cas d’hypovolémie. L’arrêt brutal du traitement par Noyada n’est pas associé à une élévation rapide de la pression artérielle.
Lorsque le captopril est administré à la dose quotidienne recommandée, son effet antihypertenseur persiste même si le traitement est de longue durée. L’interruption temporaire du traitement par le captopril n’entraîne pas d’élévation rapide et excessive de la 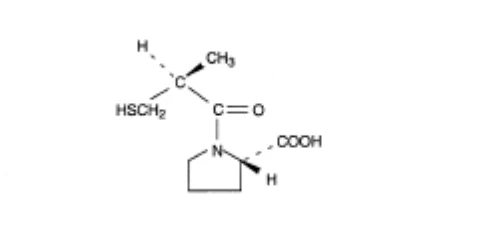 pression artérielle (rebond). Le traitement antihypertenseur par le captopril entraîne par ailleurs une diminution de l’hypertrophie ventriculaire gauche.
Insuffisance cardiaque
Chez les adultes atteints d’insuffisance cardiaque, le captopril a diminué de façon marquée la résistance vasculaire générale (post-charge), la pression capillaire pulmonaire bloquée (précharge) et la résistance vasculaire pulmonaire, et il a augmenté le débit cardiaque (index systolique) et la durée de la tolérance à l’effort. Une amélioration clinique a été observée dans certains cas où les effets hémodynamiques immédiats étaient minimes.
Une vaste étude contrôlée par placebo menée auprès de patients qui présentaient un dysfonctionnement ventriculaire gauche (fraction d’éjection ventriculaire gauche ≤ 40 %) à la suite d’un infarctus du myocarde a démontré que le traitement par le captopril (instauré de 3 à 16 jours après l’infarctus) a prolongé la survie et réduit la mortalité d’origine cardiovasculaire. Ce dernier effet s’est manifesté par une prolongation du temps écoulé avant l’apparition d’une insuffisance symptomatique et par une réduction des hospitalisations pour cause d’insuffisance cardiaque, comparativement au placebo. Le captopril a également entraîné une réduction des récidives d’infarctus et des interventions de revascularisation cardiaque et/ou de la nécessité d’avoir recours à d’autres médicaments en association avec les diurétiques et/ou les digitaliques ou d’accroître leur dose, comparativement au placebo. Une analyse rétrospective a révélé que le captopril a réduit les récidives d’infarctus et les interventions de revascularisation cardiaque (alors que ni l’un ni l’autre de ces paramètres n’étaient des critères d’évaluation cibles de l’étude).
Au départ, la pression artérielle moyenne était de 113/70 mm Hg dans le groupe placebo et de 112/70 mm Hg dans le groupe captopril. Elle a légèrement augmenté dans ces deux groupes pendant l’étude, mais elle était un peu plus faible dans le groupe captopril (119/74 mm Hg vs 125/77 mm Hg à 1 an).
Le traitement par le captopril a amélioré la survie et l’issue clinique à long terme, comparativement au placebo. La réduction du risque de décès toutes causes confondues était de 19 % (p = 0,02), et la réduction du risque de décès d’origine cardiovasculaire, de 21 % (p = 0,014). Il y a une réduction de 22 % des premières hospitalisations pour cause d’insuffisance cardiaque chez les patients sous captopril (p = 0,034). Le nombre de patients chez qui des symptômes d’insuffisance cardiaque manifeste sont apparus était 22 % plus faible dans le groupe captopril que dans le groupe placebo. Il n’y avait pas de différence significative entre les groupes quant au nombre total d’hospitalisations toutes causes confondues (2056 dans le groupe placebo vs 2036 dans le groupe captopril).
Une autre étude contrôlée par placebo de grande envergure menée auprès d’adultes ayant subi un infarctus du myocarde a démontré que le traitement par le captopril (instauré dans les 24 heures qui ont suivi cet événement et poursuivi pendant 1 mois) a entraîné une réduction significative de la mortalité globale après 5 semaines, comparativement au placebo. L’effet favorable du captopril sur la mortalité globale était encore perceptible 1 an plus tard. Aucun signe évocateur d’un effet négatif lié à une mortalité précoce le premier jour du traitement n’a été décelé. On observe des effets cardioprotecteurs du captopril, quels que soient l’âge ou le sexe du patient, le foyer de l’infarctus et les traitements concomitants dont l’efficacité est éprouvée qui ont été utilisés pendant la période post-infarctus (thrombolytiques, bêtabloquants ou acide acétylsalicylique).
Néphropathie diabétique
L’utilisation de Noyada a été évaluée auprès d’adultes atteints de néphropathie diabétique, qui présentaient également pour la plupart une hypertension, un diabète de type 1 (diabète insulinodépendant), une rétinopathie et une protéinurie ≥ 500 mg/jour, dans le cadre d’un essai multicentrique et contrôlé par placebo mené à double insu. Au cours de cette étude, le captopril a fait la preuve de sa capacité à ralentir l’évolution de l’insuffisance rénale et à diminuer les séquelles cliniques associées au critère d’évaluation composite qui englobait l’insuffisance rénale terminale (dialyse ou transplantation rénale) et le décès (toutes causes confondues). Son effet sur la réduction de la mortalité toutes causes confondues seulement ne s’est pas révélé significatif sur le plan statistique. Aucun ajustement posologique n’a été effectué en fonction de la clairance de la créatinine. Les patients dont l’état avait déjà évolué vers une insuffisance rénale sévère n’ont pas été admis à cet essai clinique.
Dans le cadre de 2 études multicentriques, à double insu et contrôlées par placebo, 235 adultes normotendus atteints de diabète insulinodépendant, de rétinopathie et de microalbuminurie (20 à 200 mcg/min) ont été répartis au hasard pour recevoir un placebo ou le captopril (50 mg 2 fois par jour) et ont été suivis pendant une période maximale de 2 ans. Le captopril a ralenti l’évolution vers une néphropathie manifeste (protéinurie ≥ 500 mg/jour) dans ces 2 études (réduction du risque de 67 à 76 %; p < 0,05). Il a également réduit le taux d’excrétion de l’albumine. Toutefois, les bienfaits cliniques à long terme associés à la réduction de l’évolution de la microalbuminurie vers une protéinurie n’ont pas été établis.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Le captopril s’est révélé embryocide chez le lapin lorsqu’il a été administré à des doses 2 à 70 fois supérieures (en mg/kg) à la dose maximale recommandée chez l’humain. On a également observé une faible incidence de malformations craniofaciales. Ces effets notés chez le lapin étaient très probablement attribuables à la baisse particulièrement marquée de la pression artérielle provoquée par le médicament chez cette espèce. Le captopril s’est également révélé embryocide chez le mouton lorsqu’il a été administré à des doses comparables à celles utilisées chez l’humain. L’administration continue de captopril à des rates gravides à une dose 400 fois supérieure à la dose recommandée chez l’humain pendant les périodes de gestation et de lactation a entraîné une diminution de la survie des nouveau-nés.
Aucun effet tératogène n’a été observé après l’administration de fortes doses de captopril à des hamsters et à des rats.
Des études menées chez le rat et chez le chat indiquent que le captopril ne traverse pas la barrière hémato-encéphalique de façon notable.
Toxicologie aiguë :
| Espèce | Sexe | Voie d’administration | DL50 (mg/kg) |
| Souris | M F | Orale Orale | 5650-7900 600-7300 |
| Souris | M F | i.v i.v | 970-1130 810-1290 |
| Souris | M F | i. p i. p | 270-415 340-490 |
| Rat | M F | Orale Orale | 6000 5500 |
| Rat | M F | i. p i. p | 410 380 |
DL50 = dose létale médiane; F = femelle; i.v. = intraveineux; i.p. = intrapéritonéal; M = mâle
Les signes de toxicité observés chez la souris ont été les suivants : dépression respiratoire, ataxie, convulsions, perte de la force de préhension, perte de poids passagère, œdème de la queue, collapsus et irritation au point d’injection intraveineuse. Les signes de toxicité observés chez le rat ont été les suivants : diarrhée, perte de poids passagère, cyanose, ataxie et convulsions. La plupart des décès sont survenus le premier jour.
Toxicité chronique :
Des études sur la toxicité chronique de doses orales ont été menées chez le rat (2 ans), le chien (47 semaines; 1 an), la souris (2 ans) et le singe (1 an). Les effets toxiques significatifs liés au médicament comprenaient des effets sur l’hématopoïèse, des effets néphrotoxiques, des érosions/ulcérations gastriques et des altérations des vaisseaux rétiniens.
Une baisse du taux d’hémoglobine et/ou de l’hématocrite a été observée chez la souris, le rat et le singe à des doses de 500 à 1500 mg/kg/jour. Des cas d’anémie, de leucopénie, de thrombocytopénie et de dépression médullaire sont survenus chez les chiens qui ont reçu des doses de 50 à 200 mg/kg/jour. La baisse du taux d’hémoglobine et de l’hématocrite notée chez le rat et la souris a été significative seulement après 1 an, et on a constaté à la fin de l’étude que ces deux paramètres hématologiques étaient redevenus normaux avec la poursuite de l’administration du médicament. Une anémie marquée a été relevée à toutes les doses (50 à 200 mg/kg/jour) chez le chien, alors qu’on n’a observé une leucopénie modérée ou marquée qu’à des doses de 100 à 200 mg/kg et une thrombocytopénie qu’à la dose de 200 mg/kg. L’anémie s’est révélée réversible après l’arrêt de l’administration du médicament. Au cours de l’étude de 1 an, la dépression médullaire est survenue à divers degrés, et a été associée seulement aux chiens qui sont morts ou qui ont été sacrifiés à l’état moribond. Toutefois, lors de l’étude de 47 semaines, à la dose de 200 mg/kg/jour, il a été établi que la dépression médullaire était réversible avec le maintien du médicament.
Le captopril a provoqué une hyperplasie de l’appareil juxtaglomérulaire des reins lorsqu’il a été administré à des doses de 70 à 2000 mg/kg chez le rat et la souris, de 150 à 450 mg/kg chez le singe et de 200 mg/kg/jour chez le chien.
L’incidence des érosions/ulcérations gastriques s’est accrue chez les rats mâles qui ont reçu des doses de 200 et de 2000 mg/kg ainsi que chez les chiens et les singes qui ont reçu respectivement des doses de 200 et de 450 mg/kg. Chez les lapins qui ont reçu une dose d’environ 300 mg/kg par voie orale, on a constaté l’apparition d’ulcères gastriques et intestinaux qui n’ont persisté que pendant 5 à 7 jours environ.
Lors de l’étude de 2 ans menée chez le rat, des variations évolutives et irréversibles du calibre des vaisseaux rétiniens (sacculations focales et vasoconstriction) qui étaient liées à la dose ont été observées à toutes les doses (de 50 à 1350 mg/kg/jour). Ces effets ont d’abord été décelés à la 88e semaine d’administration, et leur incidence s’est accrue progressivement par la suite, malgré l’arrêt de l’administration du médicament.
Toxicité subaiguë :
| Espèce | Souche | Sexe | Nbre d’animaux par groupe | Nbre de groupes | Dose (mg/kg/j) | Voie | Durée de l’étude | Effets toxiques |
| Rat | Charles-River CD; Sprague-Dawley | M F | 6 6 | 5 5 | 0, 50, 150, 450, ou 50 à 3000 (doses croissantes) | Orale | 1 mois | Forte dose : léger retard de croissance (femelles seulement); légère diminution des paramètres érythrocytaires; légère leucocytose Trois doses les plus élevées : élévation légère ou modérée de l’AUS; retard de croissance léger ou modéré lié à la dose (mâles seulement) |
| Espèce | Souche | Sexe | Nbre d’animaux par groupe | Nbre de groupes | Dose (mg/kg/j) | Voie | Durée de l’étude | Effets toxiques |
| Chien | Beagle | M F | 2 2 | 4 4 | 0, 25, 75, 225 | Orale | 1 mois | Forte dose et dose moyenne : diminution des paramètres érythrocytaires; élévation du calcium urinaire Toutes les doses : élévation du magnésium urinaire (qui n’a été significative qu’au sein du groupe ayant reçu la dose moyenne) |
| Chien | Beagle | M F | 2, 3 2, 3 | 2 2 | 0, 200-600 (1re semaine : 200; 2e à 4e semaine : 400; 5e semaine : 600) | Orale | 5 sema ines | Dose de 200 mg/kg : diminution de la consommation de nourriture et du poids corporel (femelles seulement); légère élévation de l’AUS Dose de 400 mg/kg : 1 décès et 3 sacrifices en raison d’une détresse gastro-intestinale et d’une atteinte rénale Dose de 600 mg/kg (chez les 2 survivants) : épisodes occasionnels de vomissements et de selles |
| Espèce | Souche | Sexe | Nbre d’animaux par groupe | Nbre de groupes | Dose (mg/kg/j) | Voie | Durée de l’étude | Effets toxiques |
molles; élévation légère ou modérée de l’AUS, de la créatinine, des protéines totales, du potassium, du calcium et du cholestérol | ||||||||
| Singe | Rhésus | M F | 1 2 | 4 4 | 0, 25, 75, 225 | Orale | 1 mois | Aucun effet toxique |
| Singe | Rhésus | M F | 2 2 | 4 4 | 0, 50, 150, 450 | Orale | 3 mois | Forte dose : selles molles, diminution du gain pondéral et des paramètres érythrocytaires (élévation de l’AUS et du sodium et rétention de bromosulfoneph taléine) Forte dose et dose moyenne : hyperplasie légère ou modérée de l’appareil juxtaglomérulair e liée à la dose |
Cancérogénicité
Toxicité chronique et cancérogénicité :
| Espèce | Souche | Sexe | Nbre d’animaux par groupe | Nbre de groupes | Dose (mg/kg/j) | Voie | Durée de l’étude | Effets toxiques |
| Souris | Charles- River CD-1 | M F | 65 65 | 4 4 | 0, 50, 150, 450 à 1350 | Orale | 2 ans | Forte dose : léger retard du gain pondéral (mâles seulement); légère élévation de la phosphatase alcaline sérique (femelles seulement) Toutes les doses : légère diminution des paramètres érythrocytaires, légère diminution du poids du cœur et hyperplasie de l’appareil juxtaglomérulaire du rein; aucun signe de cancérogénicité |
| Rat | Charles-River CD; Sprague-Dawley | M F | 65 65 | 4 4 | 0, 50, 150, 450, 1350 | Orale | 2 ans | Fortes doses : légère élévation de l’ALAT (SGPT); légère élévation de l’AUS (femelles seulement) Tous les doses : retard léger ou modéré du gain pondéral; très légère diminution des paramètres érythrocytaires (liée à la dose) et des protéines sériques totales; légère élévation de l’AUS liée à la dose (mâles seulement); |
| Espèce | Souche | Sexe | Nbre d’animaux par groupe | Nbre de groupes | Dose (mg/kg/j) | Voie | Durée de l’étude | Effets toxiques |
diminution du poids moyen du cœur; altération des vaisseaux rétiniens liée à la dose, épaississement de la paroi des artères rénales afférentes attribuable à une hyperplasie des cellules musculaires lisses juxtaglomérulaires et artérielles; aucun signe de cancérogénicité |
Toxicologie pour la reproduction et le développement
Reproduction et tératologie :
| Espèce et souche | Sexe | Nbre d’animaux par groupe | Nbre de groupes | Dose (mg/kg/j) | Période de traitement | Voie | Signes de toxicité |
Rat (Charles-River CD; Sprague-Dawley) | M F | 12 36 | 5 5 | 0, 50, 300, 1800, 1800 0, 50, 300, 1800, 1800 | De la 10e à la 2e semaine avant l’accouplement; poursuite de l’administration chez la moitié des femelles jusqu’au 13e jour de la gestation; poursuite de l’administration tout au long de la gestation et jusqu’au 21e jour de la lactation chez | Orale | Aucun effet sur la fertilité et la reproduction; aucun effet embryotoxique, fœtoxique ou tératogène |
| Espèce et souche | Sexe | Nbre d’animaux par groupe | Nbre de groupes | Dose (mg/kg/j) | Période de traitement | Voie | Signes de toxicité |
| les autres femelles | |||||||
Rat (Charles-River CD; Sprague-Dawley) | F | 19-22 | 4 | 0, 50, 450, 4000 | Du 7e au 16e jour de la gestation | Orale | Diminution significative de la consommation moyenne de nourriture et du gain pondéral moyen dans le groupe ayant reçu la dose de 4000 mg/kg; 6 décès maternels attribuables à une ulcération gastrique (5 rates du groupe à forte dose); aucun effet embryotoxique, fœtoxique ou tératogène |
| Hamster (doré) | F | 24, 24, 24, 26, 8, 6 | 6 | 0, 50, 450, 1000, 2000, 4000 | Du 7e au 13e jour de la gestation | Orale | Décès attribuable à des ulcères gastriques chez 12 des 14 rates ayant reçu des doses de 2000 et 4000 mg/kg; incidence de 88 % des morts embryonnaires chez les 2 survivantes ayant reçu la dose de 2000 mg/kg; aucun effet embryotoxique, fœtoxique ou tératogène à la dose de 1000 mg/kg |
| Espèce et souche | Sexe | Nbre d’animaux par groupe | Nbre de groupes | Dose (mg/kg/j) | Période de traitement | Voie | Signes de toxicité |
Lapin (Nouvelle-Zélande) | F | 15-20 | 6 | 0, 0, 15, 50, 150, 450 | Du 7e au 19e jour de la gestation | Orale | Ulcères gastriques (incidence de 6 à 19 %) chez toutes les lapines, à toutes les doses; incidence de mort fœtale liée à la dose dans tous les groupes traités que l’on croit attribuable à une hypotension (liée à la dose) chez les lapines plutôt qu’à des effets fœtotoxiques directs; hydrocéphalie (2 %) et microphtalmie (2,7 %) chez les fœtus des lapines des groupes ayant reçu les 3 plus faibles doses |
Rat (Charles-River CD; Sprague-Dawley) | F | 16-23 | 3 | 0, 50, 400, 3000 | Du 15e jour de la gestation au 21e jour de la lactation | Diminution de la croissance après la naissance et de la viabilité des rejetons dans l’un des groupes de traitement |
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. PrApo-Capto, comprimés de captopril, USP, à 6,25, à 12,5, à 25, à 50 et à 100 mg, numéro de contrôle de la présentation : 167102, monographie, Apotex Inc., 18 juillet 2013.