


Monographie de produit - Procysbi
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentrations | Ingrédients non médicinaux d’importance clinique |
| Orale | Capsules à libération retardée, 25 mg et 75 mg de cystéamine (sous forme de bitartrate de cystéamine) | Copolymère d’acide méthacrylique Pour obtenir la liste complète des ingrédients, voir FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT. |
INDICATIONS ET USAGE CLINIQUE
PROCYSBI (capsules de cystéamine à libération retardée) est indiqué pour le traitement de la cystinose néphropathique.
Le traitement par PROCYSBI doit être instauré sous la supervision d’un médecin expérimenté dans le traitement de la cystinose.
Enfants (< 18 ans) :
L’innocuité et l’efficacité de PROCYSBI chez les enfants de moins de 1 an n’ont pas été établies. Voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières et ESSAIS CLINIQUES.
Personnes âgées (≥ 65 ans) :
L’innocuité et l’efficacité de PROCYSBI chez les patients âgés de 65 ans ou plus atteints de cystinose n’ont pas été établies. Voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières et ESSAIS CLINIQUES.
CONTRE-INDICATIONS
L’utilisation de PROCYSBI est contre-indiquée chez les patients :
qui présentent une hypersensibilité au bitartrate de cystéamine, à toute forme de cystéamine,
à l’un des ingrédients de la préparation, y compris les ingrédients non médicinaux, ou à tout autre composant du contenant (pour obtenir la liste complète des ingrédients, voir Formes posologiques, Composition et conditionnement);
- qui présentent une hypersensibilité à la pénicillamine.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Syndrome de type Ehlers-Danlos : Des lésions cutanées et osseuses évoquant les caractéristiques cliniques du syndrome d’Ehlers-Danlos ont été rapportées chez des patients ayant reçu des doses élevées de bitartrate de cystéamine à libération immédiate ou d’autres sels de cystéamine. Ces lésions comprenaient : lésions hémorragiques violacées (décrites comme des pseudotumeurs molluscoïdes), vergetures, lésions osseuses (incluant ostéopénie, fractures par compression, scoliose et genu valgum), douleurs aux jambes et hyperextension articulaire. Un patient traité par le bitartrate de cystéamine à libération immédiate et ayant présenté des lésions cutanées graves est décédé à la suite d’une ischémie cérébrale aiguë associée à une vasculopathie prononcée. Il convient de surveiller l’apparition de lésions cutanées ou osseuses et d’interrompre le traitement par PROCYSBI si de telles lésions surviennent. Le traitement par PROCYSBI peut être repris à une dose plus faible sous étroite surveillance, et la dose pourra lentement être augmentée jusqu’à la dose thérapeutique adéquate.
Appareil digestif
Des ulcères et des saignements gastro-intestinaux ont été signalés chez des patients recevant du bitartrate de cystéamine à libération immédiate. Des symptômes gastro-intestinaux, tels que nausées, vomissements, anorexie et douleurs abdominales, parfois graves, ont été associés à PROCYSBI.
Les médecins doivent demeurer à l’affût de tout signe d’ulcère et de saignement et informer les patients et/ou les aidants des signes et des symptômes d’un effet toxique gastro-intestinal grave et des mesures à prendre advenant un tel effet. En cas d’apparition d’un symptôme gastro-intestinal grave, la réduction de la dose de PROCYSBI doit être envisagée.
Des rétrécissements de la région iléo-cæcale et du côlon (colopathie fibrosante) ont d’abord été décrits chez des patients atteints de fibrose kystique qui avaient reçu des doses élevées d’enzymes pancréatiques sous la forme de comprimés recouverts d’un enrobage entérosoluble fait de copolymère d’acrylate d’éthyle et d’acide méthacrylique, l’un des ingrédients de PROCYSBI. Par mesure de précautions, tout symptôme abdominal inhabituel ou toute modification des symptômes abdominaux doit faire l’objet d’une évaluation médicale afin d’exclure toute possibilité de colopathie fibrosante.
Fonction hépatique
PROCYSBI n’a pas fait l’objet d’études chez les patients atteints d’insuffisance hépatique. Une surveillance plus étroite des taux de cystine intraleucocytaire est recommandée chez ces patients.
Surveillance et analyses de laboratoire
Taux de cystine intraleucocytaire
Le taux de cystine intraleucocytaire doit être mesuré régulièrement afin d’évaluer l’effet du traitement par PROCYSBI sur la baisse de la concentration intracellulaire de cystine.
Se reporter aux valeurs thérapeutiques cibles propres à la méthode de dosage pour évaluer la baisse de la concentration de cystine et fournies par chacun des laboratoires effectuant les
analyses. Le taux de cystine intraleucocytaire cible mesuré à l’aide de la méthode de dosage classique mixte des leucocytes est de moins de 1,0 nmol d’hémicystine/mg de protéine. Les méthodes de dosage qui mesurent des sous-ensembles leucocytaires particuliers (par exemple, la méthode de dosage des granulocytes) comportent différentes valeurs thérapeutiques cibles.
Les échantillons sanguins utilisés pour évaluer la concentration intraleucocytaire de cystine doivent être prélevés à la concentration la plus faible du médicament (aussi près de 30 minutes après la prise de la dose que possible). Voir POSOLOGIE ET ADMINISTRATION. De plus, il est important de noter avec exactitude l’heure de la dernière dose, la dose réelle qui a été prise ainsi que l’heure où l’échantillon de sang a été prélevé.
La mesure du taux de cystine intraleucocytaire est recommandée à la fréquence suivante :
Chez les patients de 1 an à moins de 6 ans n’ayant pas été traités par la cystéamine :
mesurer le taux deux semaines après le début du traitement par PROCYSBI et continuer la surveillance pendant l’ajustement de la dose jusqu’à ce que le taux cible de cystine intraleucocytaire soit atteint. Une fois la cible thérapeutique atteinte, continuer la surveillance chaque mois pendant trois mois, puis sur une base trimestrielle pendant un an, puis au moins deux fois par an.
- Chez les patients de plus de 6 ans n’ayant pas été traités par la cystéamine : mesurer le taux toutes les 2 à 4 semaines pendant l’ajustement de la dose de PROCYSBI jusqu’à l’atteinte de la dose d’entretien par PROCYSBI (voir le tableau 5, POSOLOGIE ET ADMINISTRATION pour obtenir plus d’information sur les doses d’entretien), puis tous les mois pendant 3 mois, tous les 3 mois pendant 1 an, et au moins 2 fois par année par la suite.
Chez les patients qui passent d’une préparation de cystéamine à libération immédiate à
PROCYSBI : mesurer le taux toutes les 2 semaines pendant l’ajustement de la dose de PROCYSBI, puis tous les 3 mois pendant 6 mois, et au moins 2 fois par année par la suite.
Des mesures plus fréquentes du taux de cystine intraleucocytaire sont recommandées lorsque des médicaments qui augmentent le pH gastrique sont ajoutés au traitement et lors d’une modification de la dose. Voir INTERACTIONS MÉDICAMENTEUSES.
Comme le taux de cystine intraleucocytaire mesuré dépend des méthodes utilisées pour évaluer les concentrations de cystine et de protéines totales, les résultats provenant de différents dosages et laboratoires ne sont pas nécessairement interchangeables. Il faut tenir compte des méthodes de dosage utilisées au moment d’évaluer les résultats. Par conséquent, la communication avec le laboratoire ayant réalisé le dosage doit être maintenue.
Leucopénie
La cystéamine, dans sa présentation à libération immédiate, a été associée à une leucopénie réversible. Il convient de surveiller les taux de leucocytes. Si les taux de leucocytes demeurent anormalement faibles, la réduction de la dose de PROCYSBI ou l’interruption du traitement doivent être envisagées jusqu’au retour à la normale des résultats.
Phosphatase alcaline
La cystéamine, dans sa présentation à libération immédiate, a été associée à une élévation du phosphatase alcaline. Il convient de surveiller les taux de phosphatase alcaline. Si les taux demeurent élevés, la réduction de la dose de PROCYSBI ou l’interruption du traitement doivent être envisagées jusqu’au retour à la normale des résultats.
Système nerveux
Des symptômes liés au système nerveux central (SNC), tels que convulsions, léthargie, somnolence, dépression et encéphalopathie, ont été associés au bitartrate de cystéamine à libération immédiate. Il convient d’évaluer et de surveiller attentivement les patients qui présentent des symptômes touchant le SNC. Il faut interrompre le traitement ou ajuster la dose du médicament au besoin chez les patients qui présentent des symptômes graves, persistants ou évolutifs.
Une hypertension intracrânienne bénigne (méningite séreuse) et/ou un œdème papillaire ont été rapportés chez des patients traités par le bitartrate de cystéamine à libération immédiate. Les médecins doivent surveiller l’apparition de signes et de symptômes d’une méningite séreuse, incluant maux de tête, acouphènes, étourdissements, nausées, diplopie, vision trouble, perte de vision, douleur à l’arrière des yeux ou douleur accompagnant les mouvements oculaires. Si ces signes ou ces symptômes persistent, il convient d’interrompre le traitement ou de diminuer la dose du médicament, et de diriger le patient vers un ophtalmologiste. Le traitement par PROCYSBI doit être interrompu définitivement en cas de confirmation du diagnostic.
Yeux
Il n’a pas été démontré que l’administration de cystéamine par voie orale prévenait les dépôts de cristaux de cystine dans l’œil. Par conséquent, lorsqu’une solution ophtalmique de cystéamine est utilisée à cette fin, ce traitement ne doit pas être abandonné.
Reins
Chez les patients souffrant d’insuffisance rénale chronique au stade ultime (IRSU), l’exposition à PROCYSBI est affectée par une posologie relative au moment de l’hémodialyse, les taux d’exposition étant plus élevés lorsque PROCYSBI est pris trois heures avant l’hémodialyse, par rapport à une heure après l’hémodialyse. Voir POSOLOGIE ET ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et situations particulières, Insuffisance rénale.
Peau
Des éruptions cutanées graves, telles qu’un érythème polymorphe bulleux, un syndrome de Stevens-Johnson ou une nécrolyse épidermique toxique, ont été rapportées chez des patients traités par le bitartrate de cystéamine à libération immédiate. En cas d’éruption cutanée grave, le traitement par PROCYSBI doit être interrompu définitivement.
Populations particulières
Femmes enceintes :
On ne dispose d’aucune donnée sur l’utilisation de PROCYSBI chez les femmes enceintes. La cystéamine (sous forme de bitartrate de cystéamine) s’est avérée tératogène et fœtotoxique chez le rat à des doses inférieures à la dose d’entretien recommandée chez l’humain. Voir TOXICOLOGIE.
Avant d’entreprendre le traitement par PROCYSBI chez une femme en mesure de procréer, l’absence de grossesse doit être confirmée.
Les patientes doivent être avisées du risque pour le fœtus et de l’importance d’utiliser une méthode contraceptive adéquate pendant leur traitement par PROCYSBI. Les femmes qui deviennent enceintes ou qui ont l’intention de le devenir doivent être averties de communiquer immédiatement avec leur médecin. En cas de grossesse, l’arrêt du traitement par PROCYSBI doit être envisagé ou des soins médicaux appropriés doivent être administrés.
Femmes qui allaitent :
On ne dispose d’aucune information sur la présence de cystéamine dans le lait maternel chez l’humain ni sur ses effets chez les nourrissons allaités. La cystéamine est présente dans le lait des rates en lactation. Un retard de croissance et une diminution de la survie ont été observés chez les rats nouveau-nés nourris du lait de mères recevant la cystéamine. Voir TOXICOLOGIE, Toxicité pour la reproduction.
En raison du risque d’effets indésirables graves associés à la cystéamine pour les nourrissons allaités, l’allaitement n’est pas recommandé.
Enfants (< 18 ans) :
On ne dispose d’aucune donnée concernant les enfants de moins de 1 an résultant des études cliniques sur PROCYSBI. Voir ESSAIS CLINIQUES.
Personnes âgées (≥ 65 ans) :
L’innocuité et l’efficacité de PROCYSBI chez les patients âgés de 65 ans et plus n’ont pas été établies.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les effets indésirables du médicament rapportés le plus fréquemment (dans 5 % des cas ou plus) avec PROCYSBI dans une étude de courte durée (étude 03) incluaient les nausées et les vomissements (11,6 % dans chaque cas), ainsi que les douleurs abdominales (7,0 %).
Les effets indésirables du médicament rapportés le plus fréquemment (dans plus de 5 % des cas) lors d’un traitement à long terme par PROCYSBI (étude 04) incluaient les vomissements (33,9 %), les nausées (16,9 %), les douleurs abdominales (13,6 %), la mauvaise haleine (11,9 %), la diarrhée (8,5 %), une odeur anormale de la peau (8,5 %) et une diminution de l’appétit (5,1 %).
Dans l’étude 03, un effet indésirable grave (une gêne abdominale chez un patient traité par PROCYSBI) a été considéré comme lié au médicament. Dans l’étude 04, six effets indésirables graves ont été considérés comme liés au médicament : vomissements (deux effets indésirables graves), insuffisance rénale, constipation, diarrhée et gastro-entérite aiguë.
Les effets indésirables du médicament rapportés chez les patients de 1 an à moins de 6 ans n’ayant jamais été traités par la cystéamine auparavant (étude 08) étaient les vomissements (20 %), la mauvaise haleine (20 %) et la diarrhée (6,7 %).
Effets indésirables du médicament signalés au cours des études cliniques
Puisque les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’études cliniques s’avèrent utiles pour déterminer les effets indésirables liés aux médicaments et leurs taux approximatifs.
Soixante-deux patients atteints de cystinose (38 hommes et 24 femmes) ont reçu PROCYSBI dans deux études cliniques (études 03 et 04), à des doses allant de 0,29 gramme/m2 par jour à 2,19 grammes/m2 par jour. Tous les patients sont passés du bitartrate de cystéamine à libération immédiate à PROCYSBI. Quarante-trois patients âgés de 7 à 24 ans ont reçu PROCYSBI dans le cadre d’une étude séquentielle ouverte avec répartition aléatoire et permutation de neuf semaines ayant comparé un traitement d’une durée de trois semaines par PROCYSBI à un traitement d’une durée de trois semaines par le bitartrate de cystéamine à libération immédiate (étude 03). Quarante des 43 patients ont poursuivi le traitement par PROCYSBI (36 patients pendant plus de deux ans, dont 20 patients pendant plus de cinq ans) dans le cadre d’une étude de prolongation ouverte et non contrôlée (étude 04). Dix-neuf autres patients (six patients ayant subi une transplantation rénale et 13 patients âgés de 2 à 6 ans) ont été inscrits directement à cette étude pour recevoir un traitement par PROCYSBI (12 patients ont été traités pendant plus de deux ans, dont 9 patients pendant plus de 5 ans).
Dans l’ensemble, 14 patients (32,6 %) ayant participé à l’étude 03 ont présenté au moins un effet indésirable survenu pendant le traitement qui a été considéré comme lié à celui-ci. Le tableau 1 présente les effets indésirables du médicament rapportés à une fréquence supérieure ou égale à 1 %.
Dans l’essai de prolongation à long terme de l’étude 04, 37 patients (63 %) ont présenté au moins un effet indésirable pendant le traitement, qui a été considéré comme lié au médicament. Le tableau 2 présente les effets indésirables du médicament rapportés à une fréquence supérieure ou égale à 1 %. Les effets indésirables du médicament observés dans cette étude étaient comparables à ceux signalés dans l’étude 03 et à ceux décrits précédemment avec le bitartrate de cystéamine à libération immédiate. Les effets indésirables du médicament observés dans la sous-population de patients âgés de 6 ans ou moins (n = 13) et chez les sujets ayant subi une transplantation rénale (n = 6) suggèrent un profil d’innocuité comparable à celui observé dans l’étude 03 (n = 40).
Au cours de l’étude 08, 17 patients n’ayant jamais reçu de cystéamine (15 de 1 à 5 ans, 1 de 9 ans et 1 de 22 ans) ont reçu PROCYSBI dans le cadre d’un essai clinique ouvert. Les effets indésirables survenus chez au moins deux patients (plus de 10 %) étaient : la mauvaise haleine (n = 4) et les vomissements (n = 4). Les effets indésirables survenus chez plus de 10 % des patients sont présentés au tableau 3.
Anomalies des résultats d’analyses hématologiques et biochimiques
Aucune modification des résultats aux analyses de laboratoire n’a été observée durant les essais cliniques sur PROCYSBI, outre celles couramment associées à la cystinose néphropathique.
Tableau 1 : Effets indésirablesa survenus chez au moins 1 patient dans l’étude clinique avec répartition aléatoire et permutation (étude 03)
Système organique selon la terminologie MedDRA Terme privilégié | PROCYSBI N = 43 n (%) | Bitartrate de cystéamine à libération immédiate N = 41 n (%) |
Troubles cardiaques Bloc auriculo-ventriculaire Troubles gastro-intestinauxb Vomissements Nausées Douleur abdominale Gêne abdominale Diarrhée Troubles généraux et anomalies au point d’administration Malaise Troubles du métabolisme et de la nutrition Diminution de l’appétit Troubles du système nerveux Étourdissements Céphalées Troubles rénaux et urinaires Insuffisance rénale Troubles de la peau et des tissus sous-cutanés Sueurs froides Troubles vasculaires Bouffées vasomotrices | 0 (0) 5 (11,6) 5 (11,6) 3 (7,0) 1 (2,3) 1 (2,3) 1 (2,3) 1 (2,3) 1 (2,3) 1 (2,3) 2 (4,7) 1 (2,3) 1 (2,3) | 1 (2,4) 3 (7,3) 2 (4,9) 0 (0) 0 (0) 1 (2,4) 0 (0) 1 (2,4) 0 (0) 0 (0) 0 (0) 0 (0) 0 (0) |
Remarques : Un patient ayant présenté un ou plusieurs événements ne compte que pour un seul cas. Les pourcentages sont fondés sur le nombre de patients de la population utilisée pour évaluer l’innocuité dans chacun des groupes de traitement. Effets indésirables codés selon la version 13.0 du MedDRA. a Définis comme les effets indésirables survenus pendant le traitement qui ont été considérés par le chercheur de l’étude comme possiblement ou probablement liés au traitement à l’étude.
b L’utilisation de médicaments réduisant l’acidité gastrique, y compris des inhibiteurs de la pompe à protons, était autorisée pendant le traitement par le bitartrate de cystéamine à libération immédiate, mais restreinte aux malaises gastriques intolérables durant le traitement par PROCYSBI.
Tableau 2 : Effets indésirablesa survenus chez au moins 1 patient pendant le traitement par PROCYSBI, durant l’étude clinique à long terme (étude 04)
Système organique selon la terminologie MedDRA
Terme privilégié
Total (N = 59)
n (%)
Troubles du sang et du système lymphatique
Neutropénie 1 (1,7 %) Pancytopénie 1 (1,7 %) Troubles gastro-intestinaux Vomissements 20 (33,9 %) Nausées 10 (16,9 %) Douleur abdominale 8 (13,6 %) Mauvaise haleine 7 (11,9 %) Diarrhée 5 (8,5 %) Douleurs abdominales hautes 2 (3,4 %) Constipation 1 (1,7 %) Dyspepsie 1 (1,7 %) Dysphagie 1 (1,7 %) Flatulences 1 (1,7 %) Reflux gastro-œsophagien 1 (1,7 %) Ulcère gastroduodénal 1 (1,7 %) Troubles hépatobiliaires
Trouble hépatique 1 (1,7 %) Troubles généraux et affections au point d’administration
Obstruction du dispositif 2 (3,4 %) Fatigue 2 (3,4 %) Douleur 1 (1,7 %) Infections et infestations Gastro-entérite 1 (1,7 %) Troubles du métabolisme et de la nutrition Diminution de l’appétit 3 (5,1 %) Troubles musculo-squelettiques et du tissu conjonctif
Douleur dans les extrémités 1 (1,7 %) Troubles du système nerveux
Céphalées 2 (3,4 %) Troubles rénaux et urinaires
Insuffisance rénale 1 (1,7 %) Troubles de la peau et des tissus sous-cutanés
Odeur anormale de la peau 5 (8,5 %) Pelade (Alopecia areata) 1 (1,7 %) Hypopigmentation de la peau 1 (1,7 %) Troubles vasculaires
Bouffées vasomotrices 1 (1,7 %) Remarques : Un patient ayant présenté un ou plusieurs événements ne compte que pour un seul cas. Effets indésirables codés selon la version 13.0 du MedDRA.
a Définis comme les effets indésirables survenus pendant le traitement qui ont été considérés par le chercheur de l’étude comme possiblement, probablement ou définitivement liés au traitement par PROCYSBI.
Tableau 3 : Effets indésirables survenus chez au moins 10 % des patients atteints de cystinose néphropathique n’ayant jamais été traités par cystéamine dans le cadre d’un essai ouvert (RP103-08)
| Effet indésirable | PROCYSBI N = 17 n (%) |
| Vomissements | 13 (77) |
| Gastroentérite ou gastroentérite virale | 9 (53) |
| Diarrhée | 6 (35) |
| Mauvaise haleine | 4 (24) |
| Nausée | 3 (18) |
| Déséquilibre électrolytique | 2 (12) |
| Maux de tête | 2 (12) |
Effets indésirables du médicament signalés après la commercialisation du produit
Comme il s’agit d’effets indésirables signalés volontairement et survenus dans une population dont on ignore la taille et les caractéristiques démographiques, il est impossible d’en estimer avec précision la fréquence ni d’établir un lien de causalité avec l’exposition au médicament.
Expérience cumulée depuis la commercialisation de PROCYSBI
Selon les données sur PROCYSBI cumulées depuis la commercialisation du produit aux États-Unis et dans les pays de l’Union européenne, les effets indésirables graves rapportés le plus fréquemment comprennent les troubles rénaux (tels que néphrite interstitielle, transplantation rénale, rejet de la greffe rénale, insuffisance rénale et dialyse) et la déshydratation.
Expérience cumulée depuis la commercialisation de la cystéamine à libération immédiate
Les effets indésirables suivants ont été signalés lors de l’utilisation de la cystéamine à libération immédiate à la suite de son approbation : troubles musculosquelettiques (hyperextension articulaire, douleurs aux jambes, ostéopénie, fractures par compression, scoliose et genou cagneux); troubles de la peau (érythème polymorphe bulleux, nécrolyse épidermique toxique, syndrome de type Ehlers-Danlos, pseudotumeurs molluscoïdes, vergetures, fragilité cutanée); troubles du système nerveux central (convulsions, léthargie, somnolence, dépression, encéphalopathie, hypertension intracrânienne bénigne et/ou œdème papillaire) et troubles rénaux (syndrome néphrotique, attribuable à une glomérulonéphrite extra-membraneuse consécutive à une allogreffe rénale dans un cas, et à une néphrite interstitielle par hypersensibilité dans un autre cas). Voir MISES EN GARDE ET PRÉCAUTIONS.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Selon des données in vitro, une interaction reposant sur l’induction des isoenzymes CYP1A2 et CYP3A4 (et peut-être CYP2B6) par le bitartrate de cystéamine est possible.
Lorsque des médicaments qui augmentent le pH gastrique sont ajoutés au traitement, des mesures plus fréquentes du taux de cystine intraleucocytaire sont recommandées. Un ajustement de la dose peut être nécessaire si PROCYSBI est pris conjointement avec ces médicaments.
Le bicarbonate ou le carbonate doit être administré au moins une heure avant ou une heure après la prise de PROCYSBI.
À l’exception du bicarbonate/carbonate (voir ci-dessus), PROCYSBI peut être administré en concomitance avec des électrolytes et des minéraux de substitution nécessaires au traitement du syndrome de Fanconi, ainsi qu’avec de la vitamine D et une hormone thyroïdienne. Voir POSOLOGIE ET ADMINISTRATION, Administration.
La consommation d’alcool doit être évitée durant le traitement PROCYSBI.
Interactions médicament-médicament
Médicaments qui augmentent le pH gastrique
Les médicaments qui augmentent le pH gastrique (par exemple, médicaments renfermant du bicarbonate ou du carbonate) peuvent entraîner la libération prématurée de la cystéamine contenue dans PROCYSBI et ainsi augmenter le taux de cystine intraleucocytaire. Par conséquent, des mesures plus fréquentes du taux de cystine intraleucocytaire sont recommandées lorsque des médicaments qui augmentent le pH gastrique sont ajoutés au traitement. Voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire. Un ajustement de la dose peut être nécessaire si PROCYSBI est pris conjointement avec ces médicaments.
Le bicarbonate ou le carbonate doit être administré au moins une heure avant ou une heure après la prise de PROCYSBI afin d’éviter la libération prématurée potentielle de la cystéamine. Voir POSOLOGIE ET ADMINISTRATION.
L’administration concomitante de doses multiples de 20 mg d’oméprazole n’a pas eu d’effet sur la pharmacocinétique de la cystéamine lorsque PROCYSBI a été administré avec 240 mL de jus d’orange ou d’eau.
Voir PHARMACOLOGIE DÉTAILLÉE, Études in vitro sur les interactions médicamenteuses, pour obtenir plus de renseignements sur les autres études.
Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
Interactions médicament-plante médicinale
Les interactions avec les plantes médicinales n’ont pas été établies.
Interactions médicament-épreuve de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
Interactions médicament-mode de vie
Il faut éviter de boire de l’alcool pendant le traitement par PROCYSBI. La consommation d’alcool pendant le traitement par PROCYSBI peut augmenter la vitesse de libération de la cystéamine ou nuire à l’efficacité et à l’innocuité de PROCYSBI.
Les patients doivent faire preuve de prudence s’ils conduisent ou s’ils pratiquent d’autres activités potentiellement dangereuses pendant le traitement par la cystéamine. La cystéamine peut provoquer de la somnolence. Voir MISES EN GARDE ET PRÉCAUTIONS, Système nerveux.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Le traitement par PROCYSBI doit être amorcé immédiatement après le diagnostic de cystinose néphropathique.
Le schéma posologique de PROCYSBI n’est pas le même chez les patients qui n’ont jamais été traités par la cystéamine et chez les patients traités par la cystéamine à libération immédiate antérieurement.
La dose de PROCYSBI est ajustée en fonction du taux de cystine intraleucocytaire et de la tolérabilité au médicament. Voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire.
Ne pas dépasser la dose maximale de 1,95 gramme/m2 par jour, en raison d’une incidence accrue des effets indésirables. Voir MISES EN GARDE ET PRÉCAUTIONS.
Si PROCYSBI est pris conjointement avec des médicaments qui augmentent le pH gastrique, comme les médicaments contenant du bicarbonate ou du carbonate, des mesures plus fréquentes du taux de cystine intraleucocytaire sont recommandées, et un ajustement de la dose de PROCYSBI peut être nécessaire. Voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire, et INTERACTIONS MÉDICAMENTEUSES.
Dose recommandée et ajustement posologique
PROCYSBI est offert en capsules dosées à 25 mg et à 75 mg. Les directives concernant les doses initiales et d’entretien ainsi que le mode d’administration sont présentées ci-après.
Remplacement d’un traitement par la cystéamine à libération immédiate
Chez un patient qui passe de la cystéamine à libération immédiate à PROCYSBI, la dose quotidienne initiale totale recommandée de PROCYSBI correspond à l’équivalent de la dose quotidienne totale de cystéamine à libération immédiate utilisée avant la substitution.
Lorsque la tolérabilité gastro-intestinale est une préoccupation avérée chez un patient, l’instauration du traitement par PROCYSBI à une dose équivalant à 75 % de la dose de cystéamine à libération immédiate peut être envisagée. L’efficacité du traitement par
PROCYSBI pourrait toutefois être réduite. Par conséquent, le taux de cystine intraleucocytaire doit être surveillé de plus près. Voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire, et ESSAIS CLINIQUES.
Le taux de cystine intraleucocytaire doit être mesuré toutes les 2 semaines pendant l’ajustement de la dose de PROCYSBI, puis tous les 3 mois pendant 1 an, et au moins 2 fois par année par la suite. La dose de PROCYSBI doit être augmentée au besoin pour atteindre le taux cible de cystine intraleucocytaire.
Ne pas dépasser la dose maximale de 1,95 gramme/m2 par jour. Voir Ajustement de la dose.
Dose initiale chez les patients n’ayant jamais été traités auparavant par la cystéamine
La dose initiale de PROCYSBI recommandée chez les patients n’ayant jamais reçu de cystéamine est de 0,2 à 0,3 gramme/m2 par jour, divisée en deux doses administrées à 12 heures d’intervalle.
Patients de moins de 6 ans : Augmenter la posologie par paliers de 10 % de la dose d’entretien tout en surveillant les taux de cystine intraleucocytaire. Prévoir au moins deux semaines entre les ajustements de dose. Si un patient attaint le taux cible de cystine intraleucocytaire à une dose inférieure à la dose d’entretien recommandée en function du poids, cesser d’augmenter la dose et utiliser la dose comme dose d’entretien du patient.
Patients de 6 ans et plus : Augmenter graduellement la posologie sur de quatre à six semaines jusqu’à ce que la dose d’entretien soit atteinte.
Le tableau 4 présente la dose initiale recommandée en fonction du poids et le nombre de capsules nécessaires pour obtenir chaque dose. Afin de réduire le risque d’effets indésirables, la dose doit être augmentée graduellement sur une période de 4 à 6 semaines jusqu’à l’atteinte de la dose d’entretien.
Dose d’entretien chez les patients n’ayant jamais été traités auparavant par la cystéamine
La dose d’entretien habituelle de PROCYSBI recommandée chez les patients n’ayant jamais été traités auparavant par la cystéamine est de 1,30 gramme/m2 par jour, divisée en deux doses égales administrées à 12 heures d’intervalle.
Le tableau 5 présente la dose d’entretien de PROCYSBI recommandée en fonction du poids et le nombre de capsules nécessaires pour obtenir chaque dose. Lorsque la dose d’entretien cible est atteinte, le taux de cystine intraleucocytaire doit être mesuré tous les mois pendant 3 mois, tous les 3 mois pendant 1 an, et au moins 2 fois par année par la suite. La dose de PROCYSBI doit être ajustée au besoin pour maintenir le taux cible de cystine intraleucocytaire. Voir Ajustement de la dose. Ne pas dépasser la dose maximale de 1,95 gramme/m2 par jour.
Posologie chez les patients présentant une insuffisance rénale :
Chez les patients souffrant d’IRSU, il est recommandé de prendre PROCYSBI une heure après l’hémodialyse, car l’exposition est supérieure lorsque PROCYSBI est pris trois heures avant l’hémodialyse, par rapport à une heure après l’hémodialyse. Voir MISES EN GARDE ET PRÉCAUTIONS et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et situations particulières, Insuffisance rénale.
Tableau 4 : Dose initiale recommandée en fonction du poids (de 1/6 à 1/4 de la dose d’entretien)
| Dose d’entretien cible | Dose initiale en tant que fraction de la dose d’entretien cible | ||||||||
| Poids en kilogrammes | Dose de PROCYSBI en mg toutes les 12 heures | Nombre de capsules toutes les 12 heures | |||||||
| 1/6 de la dose cible | 1/4 de la dose cible | ||||||||
| 75 mg | 25 mg | 75 mg | 25 mg | ||||||
| 0-5 | 200 | 0 | 1 | 0 | 2 | ||||
| 6-10 | 300 | 0 | 2 | 1 | 0 | ||||
| 11-15 | 400 | 1 | 0 | 1 | 1 | ||||
| 16-20 | 500 | 1 | 1 | 1 | 2 | ||||
| 21-25 | 600 | 1 | 1 | 2 | 0 | ||||
| 26-30 | 700 | 1 | 2 | 2 | 1 | ||||
| 31-40 | 800 | 1 | 2 | 2 | 2 | ||||
| 41-50 | 900 | 2 | 0 | 3 | 0 | ||||
| 51 et plus | 1000 | 2 | 1 | 3 | 1 | ||||
| > 1000a | Calculer le nombre de capsules nécessaires pour obtenir la dose prescrite | ||||||||
a Ne pas dépasser 1,95 gramme/m² par jour.
Tableau 5 : Dose d’entretien cible en fonction du poids
| Poids en kilogrammes | Dose d’entretien de PROCYSBI en mg toutes les 12 heures | Nombre de capsules toutes les 12 heures | |
| 75 mg | 25 mg | ||
| 0-5 | 200 | 2 | 2 |
| 6-10 | 300 | 4 | 0 |
| 11-15 | 400 | 5 | 1 |
| 16-20 | 500 | 6 | 2 |
| 21-25 | 600 | 8 | 0 |
| 26-30 | 700 | 9 | 1 |
| 31-40 | 800 | 10 | 2 |
| 41-50 | 900 | 12 | 0 |
| 51 et plus | 1000 | 13 | 1 |
| > 1000a | Calculer le nombre de capsules nécessaires pour obtenir la dose prescrite | ||
a Ne pas dépasser 1,95 gramme/m² par jour.
Ajustement de la dose
- Ajuster la dose de PROCYSBI pour obtenir le taux de cystine intraleucocytaire cible. Si le taux de cystine intraleucocytaire est supérieur au taux cible (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire, Taux de cystine intraleucocytaire), il faut vérifier les aspects suivants avant d’ajuster la dose : observance du traitement et intervalle entre les doses, délai entre la dernière dose et le prélèvement de sang en vue de l’analyse de laboratoire, délai entre l’administration de PROCYSBI et la prise de nourriture, et autres directives concernant l’administration.
- Intervalle entre les mesures : Le taux de cystine intraleucocytaire doit être mesuré 12,5 heures après la dose du soir, par conséquent, 30 minutes après la dose du lendemain matin (c’est-à-dire à la concentration la plus faible du médicament). Voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire, Taux de cystine intraleucocytaire. Si un ajustement de la dose est nécessaire, augmenter la dose de 10 %. Chez les patients de moins de 6 ans, prévoir au moins deux semaines entre les augmentations de la dose.
- Ne pas dépasser la dose maximale de 1,95 gramme/m2 par jour, en raison du risque accru d’effets indésirables.
- En cas d’effets indésirables, diminuer la dose de PROCYSBI. Chez les patients qui ne tolèrent pas la dose initiale, interrompre temporairement la prise de PROCYSBI, puis reprendre le traitement à une dose plus faible, et augmenter graduellement la dose jusqu’à la dose cible.
- Certains patients pourraient ne pas atteindre les valeurs thérapeutiques cibles en raison d’une mauvaise tolérance à PROCYSBI. Les patients ayant une mauvaise tolérance obtiennent tout de même des bienfaits même si le taux de cystine intraleucocytaire est inférieur au taux cible de 2 nmol d’hémicystine/mg de protéine.
Dose oubliée
Le patient doit être informé qu’en cas d’oubli d’une dose, celle-ci doit être prise dès que possible, jusqu’à 8 heures après l’heure d’administration prévue. Toutefois, s’il reste moins de 4 heures avant la prochaine dose prévue, le patient ne doit pas prendre la dose oubliée. Il doit prendre la prochaine dose à l’heure prévue. Il faut avertir le patient de ne pas prendre deux doses en même temps pour compenser une dose oubliée.
Administration
Il ne faut pas consommer d’aliments pendant au moins 2 heures avant ou pendant au moins 30 minutes après la prise de PROCYSBI, afin de maximiser l’absorption du médicament. Si le patient ne peut pas prendre PROCYSBI sans manger, il est possible de le prendre avec de la nourriture, en limitant la quantité de nourriture à une demi-tasse (4 onces) dans l’heure précédant la prise de PROCYSBI jusqu’à 30 minutes après la prise de PROCYSBI. Il convient de toujours prendre PROCYSBI de la même façon quant à la nourriture. Les aliments à teneur élevée en matières grasses ou en protéines (par exemple, les produits laitiers) doivent être évités peu de temps avant ou après la prise de PROCYSBI.
Les capsules de PROCYSBI doivent être avalées entières, avec du jus de fruits (mais pas du jus de pamplemousse) ou de l’eau. Le patient ne doit pas croquer ou mâcher les capsules PROCYSBI ou leur contenu.
La consommation d’alcool pendant le traitement par PROCYSBI doit être évitée (voir Interactions médicament-mode de vie).
PROCYSBI doit être administré au moins 1 heure avant, ou 1 heure après, la prise de médicaments contenant du bicarbonate ou du carbonate (voir INTERACTIONS MÉDICAMENTEUSES).
Chez les enfants qui risquent de s’étouffer en avalant le médicament, jusqu’à l’âge de 6 ans environ, il convient d’ouvrir l’enveloppe rigide de la capsule et d’en saupoudrer le contenu sur de la compote de pommes.
Les patients qui ont de la difficulté à avaler les capsules peuvent prendre le médicament avec de la comporte de pommes, en respectant les directives suivantes.
Administration avec de la compote de pommes :
- 1. Déposer environ 4 onces (1/2 tasse) de compote de pommes dans un récipient propre.
- 2. Ouvrir la ou les capsule(s) PROCYSBI.
- 3. Saupoudrer les granules intactes sur la compote de pommes.
- 4. Mélanger les granules avec la compote de pommes. Ne pas écraser les granules.
- 5. Avaler tout le mélange dans les 30 minutes qui suivent sa préparation. Ne pas mâcher les granules. Ne pas réserver ce mélange pour une utilisation ultérieure.
Administration avec de la compote de pommes par sonde de gastrostomie (sonde G) de calibre 14 Fr ou plus :
L’utilisation d’une sonde d’alimentation par bolus est recommandée.
- 1. Rincer le bouton de la sonde de gastrostomie avec 5 mL d’eau.
- 2.
Ouvrir la ou les capsules et vider les granules dans un récipient propre contenant environ
4 onces (1/2 tasse) de compote de pommes. N’utiliser que de la compote de pommes réduite en purée et sans morceaux. Utiliser au moins 1 once (1/8 tasse) de compote de pommes pour les enfants de 25 kg ou moins qui commencent un traitement par PROCYSBI à une dose de 1 ou 2 capsules.
- 3. Mélanger les granules intactes avec la compote de pommes. Ne pas écraser les granules.
- 4. Prélever le mélange avec une seringue. Maintenir la sonde d’alimentation à l’horizontale durant l’administration, et utiliser une vitesse rapide et constante de 10 mL/10 secondes pour administrer le contenu de la seringue dans les 30 minutes qui suivent la préparation du mélange.
- 5. Répéter l’étape 4 jusqu’à ce que tout le mélange de granules et de compote de pommes ait été administré. Ne pas réserver ce mélange pour une utilisation ultérieure.
- 6. Prélever au moins 10 mL de jus de fruits (mais pas de jus de pamplemousse) à l’aide d’une autre seringue, agiter doucement celle-ci dans un mouvement circulaire, puis rincer la sonde.
L’administration de PROCYSBI avec des aliments ou des liquides autres que ceux mentionnés précédemment ou selon une autre méthode n’a pas fait l’objet d’études cliniques.
SURDOSAGE
Des nausées, des vomissements, une gêne abdominale et une déshydratation ont été signalés à la suite d’un surdosage, ces effets s’étant résorbés avec des soins de soutien.
Une surdose de cystéamine peut entraîner une léthargie progressive.
En cas de surdosage, une assistance cardiovasculaire et respiratoire adéquate doit être assurée. Il n’existe aucun antidote connu à la cystéamine. L’hémodialyse peut être envisagée, puisque la cystéamine se lie faiblement aux protéines plasmatiques.
En cas de surdosage médicamenteux soupçonné, communiquer avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
La cystéamine est un aminothiol qui participe à une réaction d’échange thiol-disulfure dans les lysosomes, transformant la cystine en cystéine et en un complexe de disulfures de cystéine-cystéamine, tous deux pouvant sortir des lysosomes chez les patients atteints de cystinose.
Pharmacodynamie
Lorsque la méthode de dosage mixte des leucocytes est utilisée, les sujets sains et les personnes hétérozygotes pour le gène de la cystinose ont un taux de cystine intraleucocytaire inférieur à 0,2 et généralement inférieur à 1 nmol d’hémicystine/mg de protéine, respectivement. Les patients atteints de cystinose néphropathique qui ne sont pas traités présentent un taux de cystine intraleucocytaire plus élevé, supérieur à 2 nmol d’hémicystine/mg de protéine.
Des concentrations maximales de cystine intraleucocytaire ont été observées 3 heures après la prise d’une dose unique de PROCYSBI. Le nadir de cystine intraleucocytaire a suivi de près les concentrations maximales, soit 3,5 heures après la prise du médicament, et les concentrations sont revenues aux valeurs initiales 12 heures après la dose.
Dans l’étude ouverte menée avec répartition aléatoire et permutation, PROCYSBI administré toutes les 12 heures a permis de maintenir un taux de cystine intraleucocytaire < 1 nmol d’hémicystine/mg de protéine chez les patients auparavant traités par le bitartrate de cystéamine à libération immédiate toutes les six heures. Dans la phase de prolongation à long terme de l’étude, 40 des 41 patients ont poursuivi le traitement par PROCYSBI pendant environ 36 mois, et le taux de cystine intraleucocytaire est demeuré inférieur à 1 nmol d’hémicystine/mg de protéine pendant toute la durée de l’étude. Voir ESSAIS CLINIQUES.
Pharmacocinétique
La pharmacocinétique de la cystéamine par l’administration de PROCYSBI a été étudiée chez 43 patients atteints de cystinose dont le taux de filtration glomérulaire estimé (TFGe) était > 30 mL/minute/1,73 m2 (étude 03).
Le tableau 6 présente les paramètres pharmacocinétiques moyens (± écart-type) à l’état d’équilibre avec PROCYSBI et le bitartrate de cystéamine à libération immédiate. La dose moyenne (± É.T.) était de 656 ± 144 mg/m² (aux 12 heures) pour PROCYSBI et de 404 ± 88 mg/m2 (aux 6 heures) pour le bitartrate de cystéamine à libération immédiate.
Tableau 6 : Paramètres pharmacocinétiques de la cystéamine administrée à l’état d’équilibre de PROCYSBI ou de bitartrate de cystéamine à libération immédiate à l’état d’équilibre (étude 03)
Bitartrate de cystéamine à libération immédiate administré aux 6 heures Moyenne ± É.T. | PROCYSBI administré aux 12 heures Moyenne ± É.T. | |
| Cmax (mg/L) | 2,7 ± 1,4 | 3,6 ± 1,8 |
| ASC0-6 h (min*mg/L) | 351 ± 153 | non disponible |
| ASC0-12 h (min*mg/L) | non disponible | 726 ± 339 |
| ASCinf (min*mg/L) | 380 ± 157 | 785 ± 358 |
| Tmax (min) | 73 ± 31 | 188 ± 88 |
| t½ (min) | 90 ± 24 | 253 ± 403 |
| Cl/F (L/min) | 1,4 ± 0,8 | 1,2 ± 0,8 |
| Vd/F (L) | 198 ± 159 | 382 ± 404 |
Absorption
Les propriétés pharmacocinétiques de la cystéamine avec l’administration de PROCYSBI sont conformes à celles d’une préparation à libération retardée; le Tmax moyen pour la cystéamine est de 188 minutes avec PROCYSBI, comparativement à 73 minutes pour le bitartrate de cystéamine à libération immédiate. La concentration plasmatique maximale moyenne de cystéamine et l’AUC étaient semblables lorsqu’une dose unique de 600 mg de PROCYSBI était administrée avec 240 mL de jus d’orange ou d’eau. L’exposition générale à la cystéamine a été comparable lorsque PROCYSBI a été administré sous forme de capsule intacte à avaler avec du jus d’orange et sous forme de granules saupoudrés sur de la compote de pommes, chez des sujets à jeun. Dans une étude menée auprès de sujets en bonne santé (n = 20) et visant à évaluer les effets de la nourriture, la prise d’un repas 30 minutes après l’administration de PROCYSBI (capsules intactes) a réduit la Cmax de 34 % et l’ASC0-t de 32 %, comparativement à la prise d’un repas deux heures après la dose (voir POSOLOGIE ET ADMINISTRATION).
La consommation d’aliments deux heures après l’administration de PROCYSBI n’a pas modifié l’absorption du médicament.
Distribution
La cystéamine se lie modérément aux protéines plasmatiques chez l’humain, principalement à l’albumine, la liaison moyenne aux protéines étant d’environ 52 %. La liaison aux protéines plasmatiques est indépendante de la concentration du médicament atteinte en pratique clinique avec l’ensemble des doses recommandées. Le volume de distribution (Vd/F) est de 382 L pour PROCYSBI, comparativement à 198 L pour le bitartrate de cystéamine à libération immédiate.
Métabolisme
D’après les données d’études in vitro, le bitartrate de cystéamine pourrait être métabolisé par de nombreuses enzymes du CYP, dont CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 et CYP2E1. Sous des conditions expérimentales, la CYP2A6 et la CYP3A4 ne sont pas intervenues dans le métabolisme du bitartrate de cystéamine.
Élimination
Après chaque dose de PROCYSBI, la concentration de cystéamine dans le sang diminue de façon continue pendant environ 30 minutes, et le taux de cystine intraleucocytaire augmente en conséquence.
La clairance plasmatique apparente (Cl/F) est comparable avec PROCYSBI (1,2 L/min) et avec le bitartrate de cystéamine à libération immédiate (1,4 L/min). La demi-vie terminale (t½) est de 253 minutes pour PROCYSBI et de 90 minutes pour le bitartrate de cystéamine à libération immédiate.
La quantité de cystéamine éliminée dans l’urine sous forme inchangée variait de 0,3 % à 1,7 % de la dose quotidienne totale chez quatre patients; et la majeure partie de cystéamine est excrétée sous forme de sulfate.
Populations particulières et états pathologiques
Enfants (< 18 ans) :
L’innocuité et l’efficacité de PROCYSBI chez les patients de moins de 2 ans n’ont pas été établies. Voir INDICATIONS ET USAGE CLINIQUE, MISES EN GARDE ET PRÉCAUTIONS, Populations particulières et ESSAIS CLINIQUES.
La pharmacocinétique de PROCYSBI à l’état d’équilibre a été évaluée chez 11 patients de 1 à 5 ans atteints de cystinose néphropathique n’ayant jamais reçu de cystéamine. Une Cmax moyenne (± É.T.) de 1,26 ± 0,86 mg/L a été atteinte à un Tmax moyen de 199 ± 138 minutes, et la dose moyenne (± É.T.) était de 242 ± 93 mg/m2. L’exposition moyenne calculée était de 206 ± 113 minutes*mg/L (AUClast) et de 231 ± 123 minutes*mg/L (AUCinf). La CLss/F moyenne a été estimée à 0,69 ± 0,37 L/minute, avec une demi-vie moyenne (t1/2) de 270 ± 56 minutes. Dans l’ensemble, la pharmacocinétique chez les patients de 1 à 5 ans est comparable à celle des enfants plus âgés et des adultes.
Personnes âgées (≥ 65 ans) :
L’innocuité et l’efficacité de PROCYSBI chez les patients de 65 ans et plus atteints de cystinose n’ont pas été établies. Voir INDICATIONS ET USAGE CLINIQUE, MISES EN GARDE ET PRÉCAUTIONS, Populations particulières et ESSAIS CLINIQUES.
Sexe :
L’influence du sexe sur les caractéristiques pharmacocinétiques de PROCYSBI n’a pas fait l’objet d’études.
Origine ethnique :
L’influence de l’origine ethnique sur les caractéristiques pharmacocinétiques de PROCYSBI n’a pas fait l’objet d’études.
Insuffisance hépatique :
PROCYSBI n’a pas fait l’objet d’études chez les patients atteints d’insuffisance hépatique.
Insuffisance rénale :
Chez les patients souffrant d’insuffisance rénale chronique au stade ultime (IRSU), l’exposition à PROCYSBI est affectée par une posologie relative au moment de l’hémodialyse, les taux d’exposition étant plus élevés lorsque PROCYSBI est pris trois heures avant l’hémodialyse, par rapport à une heure après l’hémodialyse. Voir POSOLOGIE ET ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE. La pharmacocinétique de la cystéamine avec l’administration d’une dose unique de 600 mg de PROCYSBI par voie orale a été évaluée chez des sujets ne présentant pas de cystinose (sujets en santé) avec une insuffisance rénale et une fonction rénale normale (DFGe > 90 mL/min/1,73 m2) correspondant pour l’âge, l’indice de masse corporelle et le sexe (étude 16-001).
L’AUCinf moyenne et la Cmax moyenne pour la cystéamine étaient de 8 %, et inférieure de 3 %, respectivement, chez les sujets présentant une insuffisance rénale légère (DFGe de 60 à 89 mL/min/1,73 m2) par rapport à celles des sujets en santé. Chez les sujets présentant une insuffisance rénale modérée (DFGe de 30 à 59 mL/min/1,73 m2) et une insuffisance rénale sévère (≤ 29 mL/min/1,73 m2), l’AUCinf moyenne était de 40 % et supérieure de 37 %, et la Cmax moyenne était de 28 % et supérieure de 11 %, respectivement, par rapport à celles des sujets en santé. La t½ moyenne était de 7 heures, de 8,3 heures et de 8,8 heures chez les sujets présentant une insuffisance rénale légère, modérée et sévère, respectivement, et variait entre 6,6 et 7,5 heures chez les sujets en santé. La CL/F moyenne était de 1,57, de 1,08 et de 1,09 L/min chez les sujets présentant une insuffisance rénale légère, modérée et sévère par rapport à de 1,40 à 1,60 L/min chez les sujets en santé.
Chez les sujets atteints d’une insuffisance rénale terminale sous hémodialyse, la moyenne géométrique de l’AUCinf de la cystéamine était supérieure de 61 % lorsque PROCYSBI était administré trois heures avant l’hémodialyse et 23 % supérieure lorsque PROCYSBI était administré une heure après la fin de l’hémodialyse par rapport aux sujets en santé. Environ 4,3 % (25,6 mg) de la dose de 600 mg de PROCYSBI était retirée du corps par l’hémodialyse. La clairance apparente de la cystéamine chez les sujets qui ont reçu PROCYBI avant l’hémodialyse était d’environ 65 mL/min.
Polymorphisme génétique :
L’influence du polymorphisme génétique sur les caractéristiques pharmacocinétiques de PROCYSBI n’a pas fait l’objet d’études.
ENTREPOSAGE ET STABILITÉ
PHARMACIEN : Avant de remettre le médicament, conserver celui-ci au réfrigérateur à une température comprise entre 2 °C et 8 °C (36 °F et 46 °F).
PATIENT : Conserver à la température ambiante, entre 20 °C et 25 °C (68 °F et 77 °F).
Ne pas retirer la boîte de déshydratant et la boîte de désoxydant du flacon. Conserver le flacon soigneusement fermé, à l’abri de la lumière et de l’humidité.
DIRECTIVES DE MANIPULATION PARTICULIÈRES À L’INTENTION DU PHARMACIEN
Veiller à remettre un flacon de PROCYSBI ayant une durée de conservation d’au moins 3 mois.
Apposer une étiquette précisant de conserver le médicament à la température ambiante, entre 20 °C et 25 °C (68 °F et 77 °F).
Remettre le produit au patient dans le contenant d’origine seulement. Ne pas subdiviser ni remballer.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
PROCYSBI (cystéamine à libération retardée) est offert en capsules dosées à 25 mg et à 75 mg.
Capsules à libération retardée à 25 mg
Chaque capsule à libération retardée à 25 mg, de taille 3, contient 73,7 mg de bitartrate de cystéamine, équivalant à 25 mg de cystéamine. Les capsules ont une coiffe opaque bleu pâle portant l’inscription « PRO » à l’encre blanche et un corps opaque bleu pâle portant l’inscription « 25 mg » à l’encre blanche.
Les capsules PROCYSBI à libération retardée à 25 mg sont offertes dans un flacon de polyéthylène de haute densité (PEHD) blanc à l’épreuve des enfants. Chaque flacon contient 60 capsules, une boîte de déshydratant et une boîte de désoxydant.
Capsules à libération retardée à 75 mg
Chaque capsule à libération retardée à 75 mg, de taille 0, contient 221,1 mg de bitartrate de cystéamine, équivalant à 75 mg de cystéamine. Les capsules ont une coiffe opaque bleu foncé portant l’inscription « PRO » à l’encre blanche et un corps opaque bleu pâle portant l’inscription « 75 mg » à l’encre blanche.
Les capsules PROCYSBI à libération retardée à 75 mg sont offertes dans un flacon de polyéthylène de haute densité (PEHD) blanc à l’épreuve des enfants. Chaque flacon contient 250 capsules, une boîte de déshydratant et deux boîtes de désoxydant.
Les capsules PROCYSBI à libération retardée à 25 mg et à 75 mg contiennent les ingrédients inactifs suivants :
Contenu de la capsule : cellulose microcristalline, citrate de triéthyle, copolymère d’acide méthacrylique, eau purifiée, hypromellose, laurylsulfate de sodium et talc.
Ingrédients composant l’enveloppe de la capsule : dioxyde de titane, FD&C bleu no 2 et gélatine.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
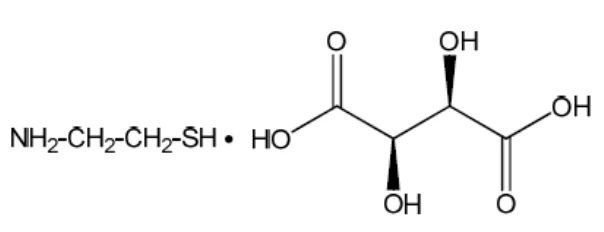
Dénomination commune : bitartrate de cystéamine (aussi appelé bitartrate de mercaptamine)
Nom chimique : [R-(R*,R*)]-2,3-dihydroxybutanedioate, sel de 2-aminoéthanethiol
(1:1), ou
bitartrate de mercamine (DCI), ou bitartrate de 2-aminoéthanethiol
Formule moléculaire :
Cystéamine (base libre) : C2H7NS
Bitartrate de cystéamine : C2H7NS • C4H6O6
Masse moléculaire :
Cystéamine (base libre) : 77,15 Da
Bitartrate de cystéamine : 227,24 Da
Formule développée :
Propriétés physicochimiques :
Description : poudre cristalline blanche
Polymorphisme : forme A (forme monohydratée); forme B (forme anhydre)
Solubilité : Le bitartrate de cystéamine est aisément soluble dans l’eau
(> 100 mg/mL) et en milieux aqueux à un pH allant de 1,2 à 7,2.
Point de fusion : 118 à 121 °C
pKa acide : 8,19
pKa basique : 10,61
Tableau 7 : Solubilité du bitartrate de cystéamine
| Condition du pH | Concentration de bitartrate de cystéamine (mg/mL), moyenne ± É.T., n = 3 |
| 1,2 (solution tampon d’acide chlorhydrique/chlorure de potassium, 50 mM) | 158,9 ± 8,9 |
| 3,0 (solution tampon de phosphate de potassium, 50 mM) | 109,1 ± 0,6 |
| 4,5 (solution tampon d’acétate de sodium, 50 mM) | 166,6 ± 13,2 |
| 6,8 (solution tampon de phosphate de potassium, 50 mM) | 216,6 ± 3,3 |
| 7,2 (solution tampon de phosphate de potassium, 50 mM) | 222,4 ± 1,3 |
ESSAIS CLINIQUES
Le tableau 8 présente trois études cliniques appuyant l’efficacité et l’innocuité de PROCYSBI dans le traitement de la cystinose néphropathique. L’étude 03 est une étude ouverte avec permutation, répartition aléatoire et comparateur actif de 9 semaines ayant comparé l’efficacité, l’innocuité, la tolérabilité, la pharmacocinétique et la pharmacodynamie de PROCYSBI administré toutes les 12 heures (Q12H) à celles du bitartrate de cystéamine à libération immédiate administré toutes les 6 heures (Q6H) chez des patients atteints de cystinose. L’étude 04 était une étude de prolongation ouverte à long terme portant sur le traitement par le RP103 chez des patients atteints de cystinose. La durée maximale du traitement par PROCYSBI dans l’étude 04 était d’environ 6,7 ans.
L’étude 08 était une étude ouverte visant à évaluer l’innocuité et l’efficacité à long terme de doses répétées de PROCYSBI sur les taux de cystine intraleucocytaire chez des patients atteints de cystinose n’ayant jamais été traités par cystéamine.
Tableau 8 : Résumé des caractéristiques démographiques des patients des études 03, 04 et 08 sur PROCYSBI dans le traitement de la cystinose néphropathique
| Numéro d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nbre de patient s inscrits | Âge moyen (plage) | Sexe (%) |
| Étude 03 | Ouverte, multicentrique, avec répartition aléatoire et permutation | Capsules de PROCYSBI à 25 mg et à 75 mg Q12H vs capsules de bitartrate de cystéamine à libération immédiate à 50 mg et à 150 mg Q6H; voie orale; 9 semaines | 43 | 12 ans (de 6 à 26 ans) | Hommes : 56 Femmes : 44 |
| Étude 04 | Ouverte, multicentrique, ouverte et à long terme | PROCYSBI Q12H; voie orale; nombre de jours d’exposition moyen (É.T.) : 1089 (394,4); min., max : 35, 1677 | 60 | 10,9 ans (de 2 à 32 ans) | Hommes : 63 Femmes : 37 |
| Étude 08 | Ouverte, multicentrique et à long terme | PROCYSBI Q12H; voie orale par sonde gastrique; nombre de jours d’exposition moyen (É.T.) : 493,5 (156,6) | 17 | 3,8 ans (de 1 à 22 ans) | Hommes : 59 Femmes : 41 |
L’innocuité et l’efficacité de PROCYSBI ont été établies chez les enfants (6 ans ou plus) qui ont participé à l’étude 03, chez les patients âgés de 2 ans ou plus qui ont participé à l’étude 04 et chez les patients de 1 an ou plus qui ont participé à l’étude 08. En tout, 71 des 79 patients (90 %) traités par PROCYSBI durant ces études cliniques étaient âgés de 1 an à moins de 18 ans. Aucun des patients ayant participé à ces essais cliniques n’était âgé de 65 ans ou plus.
Étude 03 : Étude clinique ouverte, multicentrique, avec répartition aléatoire
Données démographiques et plan de l’étude
Cette étude clinique comparant le bitartrate de cystéamine à libération immédiate et PROCYSBI regroupait 43 patients (40 enfants et 3 adultes) atteints de cystinose néphropathique. Tous les patients, sauf un, étaient de race blanche (population selon le protocole).
Le taux de cystine intraleucocytaire a été mesuré à l’aide de la méthode de dosage mixte des leucocytes. Les patients dont le taux de cystine intraleucocytaire était supérieur à 2 nmol d’hémicystine/mg de protéine et dont le taux de filtration glomérulaire estimé était inférieur à 30 mL/minute/1,73 m2 au moment de la sélection ont été exclus de l’étude. Avant la répartition aléatoire, les patients devaient recevoir une dose stable de bitartrate de cystéamine à libération immédiate toutes les six heures. Selon les critères de l’étude, la dose de PROCYSBI pouvait être ajustée de façon à correspondre à jusqu’à environ 100 % de la dose quotidienne totale de bitartrate de cystéamine à libération immédiate. La dose quotidienne totale moyenne de PROCYSBI chez les patients qui ont participé à l’étude jusqu’à la fin correspondait à environ 82 % de la dose quotidienne totale moyenne de bitartrate de cystéamine à libération immédiate reçue au moment de l’admission à l’étude. Chez 24 des 43 patients (56 %), la dose de PROCYSBI a été ajustée à la hausse entre le début et la fin de la période de traitement de 3 semaines.
Le principal paramètre d’évaluation de l’étude était la non-infériorité de PROCYSBI par rapport au bitartrate de cystéamine à libération immédiate pour ce qui est de la réduction du taux de cystine intraleucocytaire.
Résultats de l’étude
Cette étude a démontré qu’à l’état d’équilibre, PROCYSBI administré toutes les 12 heures (sur une période de 3 semaines) était non inférieur au bitartrate de cystéamine à libération immédiate administré toutes les 6 heures (sur une période de 3 semaines) pour ce qui est de la baisse du taux de cystine intraleucocytaire (tableau 9).
Tableau 9 : Analyse primairea du taux de cystine intraleucocytaire dans l’étude 03 (population selon le protocole)
| Bitartrate de | PROCYSBI | |||
| cystéamine à libération | ||||
| immédiate | ||||
Taux de cystine intraleucocytaire en nmol d’hémicystine/mg de protéineb (moyenne des MC ± E.-T.) | 0,44 ± 0,06 | 0,52 ± 0,06 | ||
Différence entre les traitements (moyenne des MC ± E.T.) [IC à 95,8 %] | 0,08 ± 0,03 [de 0,01 à 0,15]c | |||
a Analyse statistique réalisée à l’aide d’un modèle non linéaire à effets mixtes.
b Mesures réalisées à l’aide de la méthode de dosage mixte des leucocytes.
c La marge de non-infériorité était de 0,03 nmol d’hémicystine/mg de protéine. IC = intervalle de confiance; MC = moindres carrés ; E.T. = erreur-type.
Étude 04 : Étude clinique multicentrique de prolongation à long terme, menée en mode ouvert, avec un seul groupe
Données démographiques et plan de l’étude
L’étude 04 est une étude ouverte et à long terme ayant évalué l’innocuité, la tolérabilité ainsi que la pharmacocinétique et la pharmacodynamie de PROCYSBI à l’état d’équilibre chez des enfants et des adultes atteints de cystinose. L’inscription à l’étude 04 a ensuite été ouverte à d’autres patients, y compris des sujets âgés de 6 ans ou moins et des patients ayant subi une transplantation rénale. La durée moyenne estimée de l’exposition chez les sujets qui sont passés à l’étude 04 après avoir complété l’étude 03, chez les sujets inscrits directement à l’étude 04 et âgés de 6 ans ou moins, et chez ceux ayant subi une transplantation rénale, était approximativement de 4,4 ans (1591 jours), de 3,5 ans (1275 jours) et de 3,3 ans (1203 jours), respectivement.
Tableau 10 : Taux moyen de cystine intraleucocytaire (en nmol d’hémicystine/mg de protéine) au fil du temps (population PC/PD de l’étude 04)
| Visite | Nbre approximatif d’années depuis le début de l’étude 04 sur le RP103 | Statistique | Sous-groupe | ||
Participants à l’étude 03 sur le RP103 (N = 40) | Patients âgés de 6 ans ou moins (N = 13) | Patients ayant subi une transplantation (N=6) | |||
Taux de cystine intraleucocytaire (en nmol d’hémicystine/mg de protéine)a 0,5 h après la dose de RP103 | |||||
| Visite initiale (M1 ou J1)b | 0-0,1 an | Moyenne (É.T.) [n] | 0,43 (0,513) [n = 39] | 1,41 (1,030) [n = 13] | 2,40 (1,687) [n = 5] |
| M6 | 0,5 an | Moyenne (É.T.) [n] | 0,46 (0,431) [n = 38] | 2,00 (1,729) [n = 13] | 1,75 (1,242) [n = 5] |
| T2 | 1,0 an | Moyenne (É.T.) [n] | 0,43 (0,358) [n = 38] | 1,10 (0,578) [n = 12] | 1,28 (0,830) [n = 5] |
| T4 | 1,5 an | Moyenne (É.T.) [n] | 0,49 (0,346) [n = 37] | 1,31 (1,397) [n = 11] | 1,57 (0,944) [n = 4] |
| T6 | 2,0 ans | Moyenne (É.T.) [n] | 0,53 (0,300) [n = 35] | 1,40 (2,188) [n = 6] | 0,62 (0,368) [n = 3] |
| T10 | 3,0 ans | Moyenne (É.T.) [n] | 0,39 (0,290) [n = 20] | 1.13 (0,418) [n = 5] | 1,69 (0,682) [n = 3] |
| T14 | 4,0 ans | Moyenne (É.T.) [n] | 1,49 (1,899) [n = 20] | 1,19 (1,232) [n = 5] | 1,03 (0,172) [n = 3] |
| T18 | 5,0 ans | Moyenne (É.T) [n] | 1,20 (2,364) [n = 19] | 0,40 (0,306) [n = 2] | 1,48 (0,673) [n = 3] |
a Mesures réalisées à l’aide de la méthode de dosage mixte des leucocytes.
b Première visite dans le cadre de l’étude 04 sur le RP103 : mois 1 pour les sujets ayant participé à l’étude 03 sur le RP103, et jour 1 chez les sujets des deux autres sous-groupes. Les visites pour lesquelles les résultats sont présentés sont la visite initiale et les visites à intervalles d’environ six mois jusqu’à 5 ans après le début de l’étude. É.T. = écart-type; J = jour; M = mois; PC, PD = pharmacocinétique, pharmacodynamique; S.O. = sans objet; T : trimestre.
Dans le cadre de cette étude, tous les patients sauf un étaient de race blanche. Les sujets du sous-groupe ayant subi une transplantation rénale étaient généralement plus âgés que ceux des deux autres sous-groupes (âge médian au départ dans le sous-groupe ayant subi une transplantation rénale de 20,5 ans, comparativement à 5,0 ans dans le sous-groupe de patients âgés de 6 ans ou moins et à 11,0 ans dans le sous-groupe ayant participé à l’étude 03 sur le RP103).
Résultats de l’étude
Le taux de cystine intraleucocytaire a été mesuré à l’aide de la méthode de dosage mixte des leucocytes. Le taux moyen de cystine intraleucocytaire au moment de la première visite dans le cadre de l’étude 04 chez les patients ayant participé à l’étude 03 était inférieur à 1,0 nmol d’hémicystine/mg de protéine (moyenne de 0,43), ce qui correspondait à la maîtrise du taux de cystine intraleucocytaire obtenue dans l’étude 03, comme l’indique le tableau 9. Le taux moyen de cystine intraleucocytaire est demeuré inférieur à 1,0 pendant toute la durée de l’étude (moyenne de 0,54 après environ 3,75 ans), comme le montre le tableau 10.
Étude 08 : Essai clinique ouvert, multicentrique
Données démographiques et plan de l’étude
L’étude 08 est une étude ouverte ayant évalué l’innocuité et l’efficacité de PROCYSBI chez 17 patients ayant reçu un diagnostic documenté de cystinose neuropathique et n’ayant jamais été traités par cystéamine (15 patients de 1 à 5 ans, 1 patient de 9 ans et 1 patient de 22 ans). La dose initiale de PROCYSBI était équivalente au quart de la dose d’entretien de 1 g/m2/jour (dose réelle basée sur le poids à l’aide des capsules disponibles, comme le montrent le tableau 4 et le tableau 5), et la dose a progressivement été augmentée de 10 % aux deux semaines. L’ajustement de la posologie était permis tout au long de l’étude, en fonction de facteurs propres aux sujets (par exemple, le poids, la tolérabilité) et des concentrations de cystine intraleucocytaire. Les concentrations de cystine intraleucocytaire ont été obtenues 30 minutes après la dose matinale, deux fois par mois, jusqu’à ce que la concentration de cystine intraleucocytaire du patient (à l’aide de la méthode de dosage mixte des leucocytes) soit inférieure à 1 nmol ½ cystine/mg de protéine. La durée du traitement était d’au moins 12 mois.
Quatorze des 15 patients de 1 an à moins de 6 ans ont terminé 12 mois de traitement, et 10 patients ont terminé 18 mois de traitement. Treize des 14 patients ont reçu leur dose quotidienne totale de PROCYSBI la plus élevée après la visite de 9 mois (visite de 9 mois pour 8 sujets, visite de 12 mois pour 4 sujets, et visite de 18 mois pour 1 sujet).
Chez les patients de 1 an à moins de 6 ans, la concentration moyenne (± É.T.) de cystine intraleucocytaire le 1er jour, 30 minutes après la première dose, était de 3,17 ± 2,95 nmol ½ cystine/mg de protéine (n = 15 patients). À 12 mois (n = 13), la concentration moyenne de cystine intraleucocytaire était de 0,80 ± 0,60 nmol ½ cystine/mg de protéine 30 minutes après la dose. À 18 mois (n = 9), le taux moyen de cystine intraleucocytaire était de 0,74 ± 0,64 nmol ½ cystine/mg de protéine 30 minutes après la dose. Les taux de cystine intraleucocytaire n’ont pas été mesurés pour tous les patients à chaque visite, ou certains résultats n’ont pas pu être utilizes en raison d’erreurs de laboratoire.
Chez les patients de 1 an à moins de 6 ans, les percentiles du poids moyen (± É.T.) le 1er jour (n = 14), après 12 mois (n = 13) et après 18 mois (n = 10) étaient de 3,5 ± 11,1, de 11,9 ± 18,3 et
de 30,1 ± 28,2, respectivement, et les écarts réduits des patients étaient de -4,0 ans ±2,1, de -2,2 ± 1,7 et de -1,3 ± 2.0, respectivement. Chez les mêmes patients, les percentiles de hauteur de la moyenne (± É.T.) au 1er jour, à 12 mois et à 18 mois étaient de 2,6 ± 4,0, de 32,7 ± 37,7 et de 55,4 ± 43,9, respectivement, et les écarts réduits de la hauteur des patients étaient de -3,2 ± 1,6, -1,1 ± 1,9 et de 0,05 ± 2,1.
Résultats de l’étude
Cette étude a démontré que PROCYSBI administré à des patients atteints de cystinose néphropatique n’ayant jamais reçu le traitement faisait baisser les concentrations de cystine intraleucocytaire et améliorait les paramètres de croissance chez les sujets de moins de 6 ans tout au long de la période de traitement de 12 mois.
PHARMACOLOGIE DÉTAILLÉE
Études in vitro sur les interactions médicamenteuses
Les données in vitro indiquent que le bitartrate de cystéamine est un substrat de la glycoprotéine P (P-gp) et de l’OCT2, mais qu’il n’est pas un substrat de la BCRP, de l’OATP1B1, de l’OATP1B3, de l’OAT1, de l’OAT3, ni de l’OCT1.
Les données in vitro indiquent que le bitartrate de cystéamine n’est pas un inhibiteur des enzymes du cytochrome CYP (CYP1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1 et CYP3A4). Il est peu probable que la cystéamine influe sur la pharmacocinétique d’autres médicaments sous l’effet de ces enzymes.
Les données in vitro indiquent que le bitartrate de cystéamine n’inhibe pas les transporteurs d’influx OATP1B1, 1B3, OAT1, OAT3, OCT1 et OCT2 ni les transporteurs d’efflux P-gp et BCRP.
Pharmacodynamie et pharmacocinétique
La cystéamine est un aminothiol qui participe à une réaction d’échange thiol-disulfure dans les lysosomes transformant la cystine en cystéine et en un complexe de disulfures de cystéine-cystéamine, tous deux pouvant sortir des lysosomes par le transporteur de la lysine chez les patients atteints de cystinose.
Les résultats des études in vitro et in vivo confirment la capacité de la cystéamine à abaisser les taux de cystine. La cystéamine a aussi un effet de déplétion proportionnel à la dose sur la somatostatine, la noradrénaline et la prolactine sérique/hypophysaire au cerveau.
La pharmacocinétique de PROCYSBI a été étudiée chez 43 patients atteints de cystinose dont le taux de filtration glomérulaire estimé (TFGe) était supérieur à 30 mL/min/1,73 m2 (étude 03). Les valeurs moyennes de la Cmax, de l’ASCinf et du Tmax étaient respectivement de 3,6 mg/L, de 726 min*mg/L et de 188 minutes.
PROCYSBIMD – Capsules de cystéamine à libération retardée Page 32 de 41
TOXICOLOGIE
Étude sur l’administration de doses répétées
| Espèce | Voie | Durée | Doses (mg/kg/jour) | Résultats |
Rat Sprague-Dawley | Orale (gavage) | 14 jours (une fois par jour) | 0, 75, 150, 300a | Un ulcère gastro-duodénal (avec perforation) a été observé chez une femelle ayant reçu une dose de 300 mg/kg/jour. Une gastrite sous-muqueuse avec œdème et/ou érosion/ulcérations a aussi été observée à une dose supérieure ou égale à 150 mg/kg/jour. La DSEIO est de 75 mg/kg/jour; toutefois, un mâle a présenté une dépression à la muqueuse de l’estomac avec inflammation du tissu sous-muqueux, mais sans ulcération. |
| Singe rhésus | Tube gastrique | 4 semaines | 150b | D’après les changements observés quant à la sédation et la tachycardie, le système nerveux central et l’appareil cardiovasculaire pourraient être des organes ciblés par les effets toxiques, et une dose de 150 mg/kg/jour s’est avérée toxique. L’utilisation de la cystéamine pendant une période allant jusqu’à 4 semaines n’a pas amélioré la tolérabilité. |
| Singe rhésus | Tube gastrique | 58 semaines | Groupe 1 : 0 Groupe 2 : 20b Groupe 3 : de 20 à 150b | Un des cinq singes du groupe d’ajustement de la dose est mort à une dose de 35 mg/kg au cours de la semaine 6 de l’étude. Cet animal présentait des ulcères à l’œsophage et manifestait des signes de toxicité hépatique. Les organes ciblés par les effets toxiques étaient les voies digestives et le foie. Une dose orale de 20 mg/kg/jour (soit 0,2 fois la dose d’entretien recommandée chez l’humain en fonction de la surface corporelle) n’a produit que des effets minimes. Cette dose pourrait être considérée comme la DSEIO dans cette étude. |
| Rat Wistar | Orale (eau d’abreuve-ment) | 6 mois | Groupe 1 : 0 mg/jour Groupe 2 : 3 mg/jour | Une toxicité affectant la structure osseuse et l’appareil cardiovasculaire a été démontrée dans le groupe 2. Les corps vertébraux étaient affaissés au niveau de la jonction thoracolombaire et dans la région médiane du thorax, produisant une cyphose. Une dissection longitudinale de l’aorte a fait l’objet d’un examen histologique qui a permis d’observer qu’une dégénérescence des fibres élastiques avait provoqué un anévrisme et une rupture de l’aorte. |
Rat Long Evans nouveau-né | Sous- cutanée | De 8 à 11 jours | Groupe 1 : 0 Groupe 2 : de 100 à 250 Groupe 3 : 200 | Une mortalité élevée, un retard de croissance, d’ouverture des yeux et de développement des organes sexuels ainsi que des cataractes permanentes aux deux yeux ont été observés chez les ratons traités. |
Rat Sprague- Dawley nouveau-né | Sous- cutanée | 6 jours | Groupe 1 : 0 Groupe 2 : 200 (jours 1 à 6) Groupe 3 : 0 (jours 10 à 16) Groupe 4 : 200 (jours 10 à 16) | La formation de cataractes a été observée chez les rats nouveau-nés ayant reçu une dose de chlorhydrate de cystéamine pendant les six premiers jours de vie. Toutefois, une exposition plus tardive à la cystéamine chez les rats nouveau-nés (jours 10 à 16 du traitement) n’a pas entraîné la formation de cataractes. |
PROCYSBIMD - Capsules de cystéamine à libération retardée Page 33 de 41 ASC0-fin = aire sous la courbe du départ jusqu’à la dernière mesure; Cmax = concentration maximale; DSEIO = dose sans effet indésirable observé.
a Représente la base libre, avec un facteur de correction de 3,3445. b Représente la base libre.
Toxicité pour la reproduction
Des études sur la reproduction portant sur la cystéamine ont été réalisées chez des rates gravides recevant des doses orales de 37,5, de 75, de 100 et de 150 mg/kg/jour. Les doses de 100 et de 150 mg/kg/jour ont produit des effets indésirables pendant l’organogenèse qui se sont manifestés par un retard de croissance intra-utérin, la mort du fœtus ou des malformations. Les effets tératogènes observés comprenaient la fente palatine, la cyphose, des anomalies de la communication interventriculaire et la microcéphalie. L’administration de cystéamine à des doses supérieures ou égales à 100 mg/kg/jour (environ 0,5 fois la dose d’entretien recommandée chez l’humain en fonction de la surface corporelle) s’est avérée tératogène et fœtotoxique. La DSEIO a été estimée à 75 mg/kg/jour (environ 0,4 fois la dose d’entretien recommandée chez l’humain en fonction de la surface corporelle).
Dans une étude sur la fertilité et le développement fœtal menée chez le rat, l’administration par voie orale de cystéamine à la dose de 150 mg/kg/jour (900 mg/m2 par jour, soit 0,7 fois la dose d’entretien recommandée chez l’humain en fonction de la surface corporelle) n’a pas eu d’effet significatif sur la durée du cycle œstral, le nombre de rates gravides, le nombre de corps jaunes, le nombre de sites d’implantation ou le nombre d’échecs de fécondation. Dans une autre étude, une dose orale de 375 mg/kg par jour (2250 mg/m2 par jour, soit 1,7 fois la dose d’entretien recommandée chez l’humain en fonction de la surface corporelle) a réduit le taux de fécondation chez les rates adultes et le nombre de ratons vivants à la naissance à chaque portée.
Dans les études portant sur le développement prénatal ou postnatal chez le rat, l’administration par voie orale de cystéamine à la dose de 375 mg/kg/jour (2250 mg/m2 par jour, soit 1,7 fois la dose d’entretien recommandée chez l’humain en fonction de la surface corporelle) a permis de démontrer la toxicité postnatale. Les ratons allaités par des femelles qui recevaient ces doses présentaient des retards de croissance et un taux de survie moins élevé au moment du sevrage. Aucun effet sur le développement prénatal ou postnatal n’a été observé à la dose de 75 mg/kg/jour (450 mg/m2 par jour, soit 0,4 fois la dose d’entretien recommandée chez l’humain en fonction de la surface corporelle).
Génotoxicité
La cystéamine n’a entraîné aucun effet mutagène lors des tests de mutation bactérienne inverse (tests d’Ames). Dans des essais in vitro sur la clastogénèse, la cystéamine a produit des aberrations chromosomiques (dans les cellules du foie chez le rat et dans les lymphocytes chez l’humain) et des échanges de chromatides sœurs (dans les cellules chez le hamster chinois, mais pas dans les lymphocytes chez l’humain). Lors d’un test du micronoyau effectué in vivo chez la souris, la cystéamine s’est révélée négative.
Carcinogenèse
Le pouvoir carcinogène de la cystéamine n’a pas fait l’objet d’études à long terme chez l’animal.