


Monographie de produit - Ratio-Lamotrigine
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
La lamotrigine est un médicament qui appartient à la classe des phényltriazines, agents dont la structure chimique est différente de celle des autres antiépileptiques actuels.
On croit que la lamotrigine agit au niveau des canaux sodiques sensibles au potentiel d’action en stabilisant la membrane neuronale et en empêchant la libération d’acides aminés neurotransmetteurs excitateurs (notamment celle du glutamate et de l’aspartate) qui, semble-t-il, jouent un rôle dans le déclenchement et la propagation des crises épileptiques.
Essais cliniques
Dans le cadre d’essais cliniques contrôlés par placebo menés chez des adultes, on a pu démontrer que la lamotrigine réduit efficacement la fréquence des crises épileptiques et le nombre de jours avec crises lorsqu’on l’intègre au traitement antiépileptique en cours chez des adultes souffrant de crises partielles, avec ou sans crises tonico-cloniques généralisées, dont l’état n’est pas maîtrisé de façon satisfaisante.
En outre, on a démontré l’efficacité de la lamotrigine en tant que traitement d’appoint chez des enfants et des adultes atteints du syndrome de Lennox-Gastaut. On a noté une réduction notable des crises motrices graves, des effondrements épileptiques et des crises tonico-cloniques après le traitement par la lamotrigine comparativement aux patients ayant reçu un placebo. Une amélioration des aptitudes cognitives (langage, communication non verbale, vigilance, attention, faculté intellectuelle), du comportement et de la motricité fine a été observée avec le traitement par la lamotrigine chez ces patients.
Également, la lamotrigine, utilisée en monothérapie, a été évaluée chez des patients adultes (n = 443) ayant reçu un diagnostic récent d’épilepsie (crises partielles avec ou sans crises tonico-cloniques secondairement généralisées, ou crises tonico-cloniques généralisées d’emblée). Les résultats de ces études ont révélé une efficacité comparable à celle des traitements présentement approuvés (temps écoulé jusqu’à la première crise, fréquence des crises, pourcentage de patients exempts de crises) ainsi qu’une fréquence plus faible d’effets indésirables.
Des essais cliniques ont aussi révélé que, parmi les patients adultes (tous types de crises) qui passent d’une polythérapie à la monothérapie par la lamotrigine, la maîtrise des crises se maintient ou s’améliore chez une proportion significative d’entre eux. L’efficacité s’est maintenue durant un traitement de longue durée (jusqu’à 152 semaines).
Un essai de 24 semaines a été réalisé auprès de patients âgés ayant reçu un diagnostic récent d’épilepsie. On a administré de la lamotrigine à 102 patients et de la carbamazépine à 48 autres, les 2 médicaments étant utilisés en monothérapie. Les résultats ont indiqué une efficacité comparable et ont permis de constater que la lamotrigine était bien tolérée chez les personnes âgées. Cependant, en raison du petit nombre de patients et de leur répartition inégale entre les deux groupes, on ne peut formuler de conclusions définitives sur l’innocuité relative des deux médicaments.
Pharmacocinétique
Adultes
La lamotrigine est rapidement et complètement absorbée après son administration par voie orale; elle atteint sa concentration plasmatique maximale entre 1,4 et 4,8 heures (tmax) après la prise. Avec des aliments, son absorption est un peu plus lente, mais la quantité totale absorbée demeure la même. Après l’administration d’une dose unique de lamotrigine allant de 50 à 400 mg, la concentration plasmatique maximale (Cmax = 0,6 à 4,6 µg/mL) et l’aire sous la courbe concentration plasmatique / temps (ASC=29,9 à 211 h•µg/mL) augmentent de façon linéaire avec la dose. Le délai précédant la concentration maximale, la demi-vie d’élimination (t1/2) et le volume de distribution (Vd/F) sont indépendants de la dose administrée. Après la prise d’une dose unique, la demi-vie moyenne est de 33 heures et le Vd/F varie de 0,9 à 1,4 L/kg. L’administration de doses répétées durant 14 jours à des sujets sains a entraîné une baisse moyenne de la demi-vie de 26 % (t1/2 moyenne à l’état d’équilibre de 26,4 heures) et une augmentation moyenne de la clairance plasmatique de 33 %. Dans un essai au cours duquel on a administré des doses uniques de lamotrigine par voies orale et intraveineuse à des sujets sains, la biodisponibilité absolue de la lamotrigine par voie orale était de 98 %.
La lamotrigine se lie aux protéines plasmatiques humaines dans une proportion d’environ 55 %, indépendamment de la présence de phénytoïne, de phénobarbital ou d’acide valproïque en concentrations thérapeutiques. Elle ne déplace pas les autres anticonvulsivants (la carbamazépine, la phénytoïne et le phénobarbital) de leurs sites de fixation aux protéines.
La lamotrigine est principalement métabolisée dans le foie, par glucuronoconjugaison. Son métabolite principal est un 2-N-glucuronoconjugué inactif qui peut être hydrolysé par la β-glucuronidase. Environ 70 % d’une dose de lamotrigine administrée par voie orale se retrouve dans l’urine sous forme de ce métabolite.
Pédiatrie
Chez les enfants, la lamotrigine est rapidement absorbée et la concentration plasmatique maximale est atteinte en 1 à 6 heures. Le Vd/F moyen de la lamotrigine chez les enfants âgés de 5 à 11 ans (1,3 à 1,4 L/kg) est semblable à celui observé chez les adultes (0,9 à 1,4 L/kg), mais il est plus élevé chez les enfants plus jeunes (1,8 à 2,3 L/kg). Comme chez les adultes, l’élimination de la lamotrigine chez les enfants a été modifiée par l’administration concomitante d’antiépileptiques. Bien que la clairance plasmatique apparente (CL/F) ait été plus élevée et la demi-vie d’élimination (t1/2) plus courte chez les enfants plus jeunes que chez les enfants plus âgés, la CL/F moyenne a été supérieure et la demi-vie moyenne plus courte chez les enfants de ces deux groupes d’âge que chez les adultes. Les résultats de l’analyse démographique ont démontré que les clairances plasmatiques apparentes estimées chez les patients âgés de 13 à 18 ans étaient semblables à celles notées chez les adultes.
Personnes âgées (≥ 65 ans)
Selon les résultats d’une analyse pharmacocinétique, basés sur des essais individuels effectués auprès de patients adultes jeunes (n = 138) et âgés (n = 13) atteints d’épilepsie, la clairance de la lamotrigine chez les patients âgés n’a pas changé jusqu’au degré de signification clinique. Après l’administration de doses uniques, la clairance apparente a été de 12 % plus faible chez les patients âgés, soit 31 mL/min chez les patients de 70 ans et 35 mL/min chez ceux de 20 ans. Après 48 semaines de traitement, la différence dans la clairance a été de 10 %, soit 37 mL/min chez les patients âgés de 70 ans et 41 mL/min chez les patients âgés de 20 ans. On a également étudié la pharmacocinétique de la lamotrigine chez 12 volontaires âgés en bonne santé qui ont reçu chacun une dose unique de 150 mg par voie orale. La clairance moyenne chez les sujets âgés (0,39 mL/min) se situe dans la fourchette de la clairance moyenne (0,31 à 0,65 mL/min) obtenue au cours des 9 études menées chez de jeunes adultes ayant reçu des doses uniques de 30 à 450 mg (voir aussi POSOLOGIE ET ADMINISTRATION et EFFETS INDÉSIRABLES).
Atteinte rénale
On a évalué la pharmacocinétique d’une dose unique de lamotrigine (100 mg) administrée par voie orale à 12 sujets présentant une insuffisance rénale chronique (clairance moyenne de la créatinine de 13 mL/min) qui ne prenaient pas d’autres antiépileptiques. Dans cet essai, la demi-vie d’élimination de la lamotrigine sous sa forme inchangée a été prolongée (de 63 % en moyenne) comparativement à celle relevée chez des sujets ayant une fonction rénale normale (voir PRÉCAUTIONS, Atteinte rénale et POSOLOGIE ET ADMINISTRATION).
Hémodialyse
On a comparé les données recueillies chez six sujets hémodialysés à celles obtenues chez des sujets ayant une fonction rénale normale et on a constaté que la demi-vie d’élimination de la lamotrigine sous sa forme inchangée double entre les dialyses, et diminue de moitié durant la dialyse.
Atteinte hépatique
On a mené une étude pharmacocinétique portant sur l’administration d’une dose unique de lamotrigine chez 24 sujets présentant différents degrés d’atteinte hépatique (stade A, atteinte légère, n = 12; stade B, atteinte de gravité modérée, n = 5; stade C, atteinte grave, n = 7) et 12 sujets en bonne santé qui constituaient le groupe témoin. Chez les patients présentant une atteinte hépatique modérée ou grave, les valeurs moyennes de l’ASC et de la demi-vie plasmatique étaient respectivement deux et trois fois plus élevées que celles notées chez le groupe témoin, la clairance diminuant de manière proportionnelle. Dans le groupe de patients présentant une atteinte hépatique légère, on a noté, même s’il n’y avait pas de différence statistique entre les valeurs moyennes de ce groupe et celles du groupe témoin, qu’un sous-groupe de 1 à 4 patients (selon le paramètre pharmacocinétique examiné) affichait des valeurs individuelles anormales, correspondant à celles du groupe de patients présentant une atteinte hépatique modérée (voir également POSOLOGIE ET ADMINISTRATION et PRÉCAUTIONS).
Maladie de Gilbert
La maladie de Gilbert (hyperbilirubinémie non conjuguée idiopathique) ne semble pas influer sur le profil pharmacocinétique de la lamotrigine.
Antiépileptiques administrés en concomitance
Chez les personnes épileptiques, l’administration de la lamotrigine en concomitance avec un antiépileptique qui induit la glucuroconjugaison de la lamotrigine (phénytoïne, carbamazépine, primidone ou phénobarbital) réduit la demi-vie moyenne de la lamotrigine à 13 heures; l’administration de la lamotrigine avec de l’acide valproïque prolonge la demi-vie et réduit la clairance de la lamotrigine de façon considérable. Enfin, lorsqu’on administre la lamotrigine à la fois avec de l’acide valproïque et un antiépileptique qui induit la glucuroconjugaison de la lamotrigine, la demi-vie de la lamotrigine peut être prolongée jusqu’à 27 heures environ. Par ailleurs, l’administration prolongée d’acétaminophène s’est révélée réduire légèrement la demi-vie de la lamotrigine et augmenter la clairance d’une dose unique de lamotrigine. Les valeurs des principaux paramètres pharmacocinétiques de la lamotrigine chez les adultes épileptiques et les volontaires en bonne santé sont présentées au Tableau 1. Chez les enfants épileptiques, ces valeurs sont présentées au Tableau 2.
Tableau 1 — Paramètres pharmacocinétiques moyens chez des adultes épileptiques et des volontaires en bonne santé
Jeunes volontaires en bonne santé | Adultes épileptiques | |||||||||||||||
| Lamotrigine administrée | Lamotrigine | Lamotrigine + acide valproïque2 | Lamotrigine + antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine | Lamotrigine + acide valproïque | Lamotrigine + acide valproïque + antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine | |||||||||||
| tmax (h) | Dose unique Doses multiples | 2,2 (0,25‒ 12,0)1 1,7 (0,5‒ 4,0) | 1,8 (1,0‒ 4,0) 1,9 (0,5‒ 3,5) | 2,3 (0,5‒ 5,0) 2,0 (0,75‒ 5,93) | 4,8 (1,8‒ 8,4) N.D. | 3,8 (1,0‒ 10,0) N.D. | ||||||||||
| t1/2 | Dose unique Doses multiples | 32,8 (14,0‒ 103,0) 25,4 (11,6‒ 61,6) | 48,3 (31,5‒ 88,6) 70,3 (41,9‒ 113,5) | 14,4 (6,4‒ 30,4) 12,6 (7,5‒ 23,1) | 58,8 (30,5‒ 88,8) N.D. | 27,2 (11,2‒ 51,6) N.D. | ||||||||||
Clairance plasmatique (mL/min/kg) | Dose unique Doses multiples | 0,44 (0,12‒ 1,10) 0,58 (0,24‒ 1,15) | 0,30 (0,14‒ 0,42) 0,18 (0,12‒ 0,33) | 1,10 (0,51‒ 2,22) 1,21 (0,66‒ 1,82) | 0,28 (0,16‒ 0,40) N.D. | 0,53 (0,27‒ 1,04) N.D. | ||||||||||
N.D. = Non déterminé.
1 Écart des valeurs individuelles dans tous les essais.
2 Acide valproïque administré de façon prolongée (essai sur les doses multiples de lamotrigine) ou durant deux jours (essai sur les doses uniques de lamotrigine).
Tableau 2 — Paramètres pharmacocinétiques moyens chez des enfants épileptiques
| Population d’enfants à l’étude | Nombre de sujets | tmax (h) | t1/2 (h) | CL/F (mL/min/kg) |
| Âge : 10 mois à 5,3 ans | ||||
| Patients prenant des antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine | 10 | 3,0 (1,0-5,9) | 7,7 (5,7-11,4) | 3,62 (2,44-5,28) |
| Patients prenant des antiépileptiques n’ayant aucun effet connu sur les enzymes métabolisant le médicament | 7 | 5,2 (2,9-6,1) | 19,0 (12,9-27,1) | 1,2 (0,75-2,42) |
| Patients prenant de l’AVP seulement | 8 | 2,9 (1,0-6,0) | 44,9 (29,5-52,5) | 0,47 (0,23-0,77) |
| Enfants âgés de 5 à 11 ans | ||||
| Patients prenant des antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine | 7 | 1,6 (1,0-3,0) | 7,0 (3,8-9,8) | 2,54 (1,35-5,58) |
| Patients prenant des antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine avec de l’AVP | 8 | 3,3 (1,0-6,4) | 19,1 (7,0-31,2) | 0,89 (0,39-1,93) |
| Patients prenant de l’AVP seulement* | 3 | 4,5 (3,0-6,0) | 55,4 (24,3-73,7) | 0,31 (0,20-0,54) |
| Enfants âgés de 13 à 18 ans | ||||
| Patients prenant des antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine | 11 | † | † | 1,3 |
| Patients prenant des antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine avec de l’AVP | 8 | † | † | 0,5 |
| Patients prenant de l’AVP seulement | 4 | † | † | 0,3 |
AVP = Acide valproïque
*Deux sujets ont été inclus dans le calcul du tmax moyen.
† = Paramètre non estimé.
L’oxcarbazépine, la gabapentine, le lévétiracétam, la prégabaline, le felbamate, le zonisamide et le topiramate n’ont pas influencé les concentrations plasmatiques de lamotrigine (voir PRÉCAUTIONS, Interactions médicamenteuses, Antiépileptiques).
Autres interactions médicamenteuses
L’administration chronique d’acétaminophène diminue légèrement la demi-vie de la lamotrigine (administrée en dose unique) et en augmente la clairance. Les contraceptifs oraux et la rifampine augmentent également la clairance apparente de la lamotrigine (voir PRÉCAUTIONS, Interactions médicamenteuses). L’administration concomitante d’olanzapine n’a pas eu d’effet cliniquement pertinent sur la pharmacocinétique de la lamotrigine (voir PRÉCAUTIONS, Interactions médicamenteuses).
INDICATIONS ET USAGE CLINIQUE
ratio-LAMOTRIGINE (lamotrigine) est indiqué :
- comme traitement d’appoint chez les patients adultes atteints d’épilepsie dont l’état n’est pas maîtrisé de façon satisfaisante par les traitements classiques;
- comme traitement monothérapeutique des adultes chez qui les antiépileptiques administrés en concomitance ont été retirés du schéma thérapeutique;
- comme traitement d’appoint chez les enfants et les adultes présentant des crises épileptiques associées au syndrome de Lennox-Gastaut.
CONTRE-INDICATIONS
ratio-LAMOTRIGINE (lamotrigine) est contre-indiqué chez les personnes présentant une hypersensibilité connue à la lamotrigine ou à toute autre substance entrant dans la composition de ce médicament.
MISES EN GARDE
ÉRUPTIONS CUTANÉES GRAVES
DE GRAVES ÉRUPTIONS CUTANÉES EXIGEANT L’HOSPITALISATION SE SONT PRODUITES AVEC L’EMPLOI DE LA LAMOTRIGINE. LA FRÉQUENCE DE CES ÉRUPTIONS CUTANÉES AU COURS DES ESSAIS CLINIQUES A ÉTÉ DE 1 % (1/100) CHEZ LES ENFANTS (< 16 ANS) ET DE 0,3 % (3/1000) CHEZ LES ADULTES. LA FRÉQUENCE DES ÉRUPTIONS CUTANÉES GRAVES RAPPORTÉES COMME DES CAS DE SYNDROME DE STEVENS-JOHNSON AU COURS DES ESSAIS CLINIQUES A ÉTÉ DE 0,5 % (1/200) CHEZ LES ENFANTS ET DE 0,1 % (1/1000) CHEZ LES ADULTES. DE RARES CAS D’ÉPIDERMOLYSE NÉCROSANTE SURAIGUË OU DE DÉCÈS ASSOCIÉS À DES ÉRUPTIONS CUTANÉES ONT ÉTÉ SIGNALÉS DANS LE CADRE DES ACTIVITÉS DE PHARMACOVIGILANCE À L’ÉCHELLE MONDIALE, MAIS LEUR NOMBRE ÉTAIT TROP FAIBLE POUR PERMETTRE D’EN PRÉCISER LA FRÉQUENCE.
CHEZ LES ENFANTS, LES MANIFESTATIONS INITIALES D’UNE ÉRUPTION CUTANÉE PEUVENT ÊTRE CONFONDUES AVEC CELLES D’UNE INFECTION. LE MÉDECIN DOIT ENVISAGER LA POSSIBILITÉ D’UNE RÉACTION AU MÉDICAMENT CHEZ UN ENFANT QUI PRÉSENTE DES SYMPTÔMES D’ÉRUPTION CUTANÉE ET DE FIÈVRE AU COURS DES HUIT PREMIÈRES SEMAINES DE TRAITEMENT.
ÉRUPTIONS CUTANÉES GRAVES ASSOCIÉES À UNE AUGMENTATION RAPIDE DE LA POSOLOGIE.
L’AJUSTEMENT TROP RAPIDE DE LA DOSE INITIALE (DOSE INITIALE PLUS ÉLEVÉE OU VITESSE D’AUGMENTATION DE LA DOSE PLUS RAPIDE QUE CELLES RECOMMANDÉES) ET L’ADMINISTRATION CONCOMITANTE D’ACIDE VALPROÏQUE SONT ASSOCIÉS À UNE AUGMENTATION DE LA FRÉQUENCE DE MANIFESTATIONS DERMATOLOGIQUES GRAVES (VOIR PRÉCAUTIONS, MANIFESTATIONS CUTANÉES, TABLEAU 3 ET TABLEAU 4; VOIR AUSSI POSOLOGIE ET ADMINISTRATION).
ÉRUPTIONS CUTANÉES ASSOCIÉES À DES ANTÉCÉDENTS D’ÉRUPTIONS CUTANÉES S’ÉTANT PRODUITES AVEC D’AUTRES ANTIÉPILEPTIQUES
LA FRÉQUENCE DE CAS D’ÉRUPTIONS CUTANÉES OBSERVÉES DANS DEUX ÉTUDES (n = 767 ET n = 988) PAR SUITE DE L’ADMINISTRATION DE LAMOTRIGINE ÉTAIT ENVIRON 3 À 4 FOIS PLUS ÉLEVÉE CHEZ LES PATIENTS AYANT DES ANTÉCÉDENTS D’ALLERGIE OU D’ÉRUPTIONS CUTANÉES PROVOQUÉES PAR D’AUTRES ANTIÉPILEPTIQUES QUE CHEZ LES PATIENTS QUI N’EN AVAIENT PAS.
PRESQUE TOUS LES CAS D’ÉRUPTION CUTANÉE ASSOCIÉS À LA LAMOTRIGINE SONT SURVENUS DANS LES 2 À 8 PREMIÈRES SEMAINES DU TRAITEMENT. CEPENDANT, DES CAS ISOLÉS ONT ÉTÉ SIGNALÉS APRÈS UN TRAITEMENT PROLONGÉ (6 MOIS, P. EX.). PAR CONSÉQUENT, LA DURÉE DU TRAITEMENT NE PERMET PAS DE PRÉVOIR LE RISQUE QUE REPRÉSENTE LA PREMIÈRE ÉRUPTION.
BIEN QUE DES ÉRUPTIONS BÉNIGNES SURVIENNENT ÉGALEMENT AVEC LA LAMOTRIGINE, ON NE PEUT PAS PRÉVOIR AVEC CERTITUDE QUELLES ÉRUPTIONS RISQUENT DE METTRE LA VIE DU PATIENT EN DANGER. PAR CONSÉQUENT, TOUS LES PATIENTS QUI PRÉSENTENT UNE ÉRUPTION DOIVENT ÊTRE ÉVALUÉS SANS DÉLAI ET DOIVENT CESSER DE PRENDRE LA LAMOTRIGINE, À MOINS QUE L’ÉRUPTION NE SOIT MANIFESTEMENT PAS LIÉE AU MÉDICAMENT.
Réactions d’hypersensibilité
Des réactions d’hypersensibilité multi-organique, aussi appelées réaction médicamenteuse s’accompagnant d’éosinophilie et de symptômes généraux (DRESS), se sont produites lors du traitement par la lamotrigine. Certaines ont menacé le pronostic vital ou entraîné la mort du patient. Ce type de réaction se manifeste habituellement, mais pas toujours, de la façon suivante : fièvre, éruption cutanée et/ou adénopathie, en association avec d’autres atteintes organiques, comme l’hépatite, la néphrite, les anomalies hématologiques, la méningite aseptique, la myocardite ou la myosite, ressemblant parfois à une infection virale aiguë (voir EFFETS INDÉSIRABLES). L’éosinophilie est souvent présente. Les symptômes de ce trouble varient et d’autres organes qui ne sont pas mentionnés ici pourraient aussi être touchés. Le syndrome présente des degrés de gravité très variables et peut, dans de rares cas, mener à une coagulation intravasculaire disséminée et à une insuffisance multi-organique.
Il est important de noter que des manifestations précoces d’hypersensibilité (fièvre ou adénopathie, p. ex.) peuvent être observées même en l’absence de signes d’éruption. En présence de ces signes ou de ces symptômes, il faut immédiatement évaluer le patient et cesser l’administration de ratio-LAMOTRIGINE (lamotrigine) si aucune autre cause ne peut être déterminée.
Avant de commencer le traitement par ratio-LAMOTRIGINE (lamotrigine), le patient doit être avisé qu’une éruption cutanée ou d’autres signes ou symptômes d’hypersensibilité (fièvre ou adénopathie, p. ex.) peuvent présager un trouble médical grave et, le cas échéant, il devra en informer le médecin immédiatement.
Insuffisance multi-organique aiguë
Une insuffisance multi-organique, s’étant avérée irréversible ou fatale dans certains cas, a été observée chez des patients prenant de la lamotrigine. Des décès associés à l’insuffisance multi-organique et à une insuffisance hépatique de gravités diverses ont été enregistrés chez 2 des 3796 patients adultes et 4 des 2435 enfants qui ont reçu la lamotrigine dans le cadre des essais cliniques sur l’épilepsie. Aucun décès de la sorte n’a été signalé dans les essais cliniques réalisés chez des patients souffrant de troubles bipolaires. Par contre, de rares décès attribuables à une insuffisance multi-organique ont aussi été rapportés chez des patients ayant utilisé le médicament dans le cadre du programme de soins de compassion et après la commercialisation du produit. La majorité de ces décès sont survenus en association avec d’autres événements médicaux graves, dont l’état de mal épileptique et la septicémie irrépressible, et l’infection à Hantavirus, ce qui rend difficile l’identification de la cause initiale.
De plus, 3 patients (une femme de 45 ans, un garçon de 3,5 ans et une fillette de 11 ans) ont manifesté un dysfonctionnement multi-organique et une coagulation intravasculaire disséminée de 9 à 14 jours après l’ajout de lamotrigine à leur traitement antiépileptique. Une éruption cutanée et des taux élevés de transaminases étaient aussi présents chez tous les patients, et la rhabdomyolyse chez 2 patients. Les deux enfants recevaient un traitement concomitant par le valproate, tandis que l’adulte était traitée par la carbamazépine et le clonazépam. Une fois le traitement par la lamotrigine arrêté, tous les patients se sont rétablis grâce à des soins de soutien.
Méningite aseptique
Le traitement par la lamotrigine augmente le risque de survenue d’une méningite aseptique. Étant donné que des complications graves peuvent se produire lorsqu’une méningite attribuable à d’autres causes n’est pas traitée, on doit évaluer les patients pour écarter les autres causes possibles de la méningite et leur administrer le traitement approprié.
Des cas de méningite aseptique ont été signalés après la commercialisation du produit chez des enfants et des adultes prenant de la lamotrigine pour diverses indications. La maladie s’est manifestée par des céphalées, de la fièvre, des nausées, des vomissements et une raideur de la nuque. Une éruption cutanée, une photophobie, une myalgie, des frissons, des troubles de la conscience et une somnolence ont également été observés dans certains cas. Les symptômes seraient apparus 1 à 40 jours après l’instauration du traitement. Dans la plupart des cas, les symptômes se sont résorbés après l’arrêt de la lamotrigine. La réexposition au médicament a entraîné un retour rapide des symptômes (de 30 minutes à 1 jour après la reprise du traitement), souvent plus graves. Certains des patients traités par la lamotrigine qui ont développé une méningite aseptique présentaient des affections sous-jacentes comme un lupus érythémateux disséminé ou une autre maladie auto-immune. La lamotrigine ne doit pas être ré-administrée aux patients qui ont dû par le passé interrompre un traitement par la lamotrigine en raison d’une méningite aseptique associée à ce médicament.
Le liquide céphalorachidien (LCR) analysé au moment de la survenue des symptômes cliniques dans les cas signalés était caractérisé par une pléocytose légère ou modérée, un taux de glucose normal, et une élévation légère ou modérée du taux de protéines. La formule leucocytaire du LCR a révélé une prédominance des neutrophiles dans la majorité des cas, bien qu’une prédominance de lymphocytes ait été signalée dans environ le tiers des cas. Certains patients ont également présenté des signes et symptômes de novo témoignant d’une atteinte d’autres organes (en général, une atteinte hépatique et rénale), pouvant indiquer que la méningite aseptique observée faisait partie d’une réaction d’hypersensibilité.
Dyscrasies sanguines
On a fait état de dyscrasies sanguines pouvant ou non être associées au syndrome d’hypersensibilité. Ces cas comprenaient la neutropénie, la leucopénie, l’anémie, la thrombopénie, la pancytopénie, et, rarement, l’anémie aplasique et l’érythroblastopénie chronique acquise.
Médicaments administrés en concomitance
Hormones contraceptives
On doit avertir les patientes qui prennent ratio-LAMOTRIGINE (lamotrigine) de ne pas commencer d’hormonothérapie contraceptive par voie orale, ou encore de ne pas interrompre pareil traitement sans consulter leur médecin, car le cas échéant, il peut être nécessaire chez certaines d’entre elles de modifier considérablement la dose d’entretien de ratio-LAMOTRIGINE (voir PRÉCAUTIONS, Interactions médicamenteuses, Contraceptifs oraux et POSOLOGIE ET ADMINISTRATION, Femmes et contraceptifs oraux).
Substrats du transporteur de cations organiques 2 (OCT 2)
La lamotrigine est un inhibiteur de la sécrétion rénale tubulaire dépendant des protéines OCT 2 (voir PRÉCAUTIONS, Interactions médicamenteuses). Cela peut faire augmenter la concentration plasmatique de certains médicaments dont l’élimination s’effectue essentiellement par cette voie. La coadministration de lamotrigine et de substrats du OCT 2 (c.-à-d. la procaïnamide et la metformine) à marge thérapeutique étroite n’est pas recommandée.
Autres produits contenant de la lamotrigine
Il convient de consulter un médecin avant d’administrer les comprimés de lamotrigine à des patients traités par toute autre préparation contenant cette substance.
État de mal épileptique
Des publications font état de convulsions graves, y compris de l’état de mal épileptique, pouvant mener à la rhabdomyolyse, au dysfonctionnement multi-organique et à la coagulation intravasculaire disséminée, parfois d’issue fatale. Des cas semblables sont survenus lors de l’emploi de la lamotrigine.
Idées et comportements suicidaires
Des symptômes de dépression ou de trouble bipolaire peuvent survenir chez des patients épileptiques et il est prouvé que les patients atteints d’épilepsie et d’un trouble bipolaire présentent un risque élevé de suicidalité.
De 25 à 50 % des patients atteints d’un trouble bipolaire tentent de se suicider au moins une fois et peuvent connaître une aggravation de leurs symptômes dépressifs et/ou l’apparition d’idées ou de comportements suicidaires (suicidalité), qu’ils prennent ou non des médicaments pour traiter un trouble bipolaire, y compris la lamotrigine.
Des idées et comportements suicidaires ont été signalés chez les patients traités par des antiépileptiques pour différentes indications.
Tous les patients traités par des antiépileptiques, sans égard à l’indication, doivent faire l’objet d’un suivi afin de déceler tout signe d’idées ou de comportements suicidaires, auquel cas un traitement approprié doit être envisagé. On doit demander aux patients (et aux soignants) de consulter un médecin en cas d’apparition de signes d’idées ou de comportements suicidaires.
Effectuée par la FDA, une méta-analyse d’essais cliniques contrôlés par placebo et à répartition aléatoire dans le cadre desquels des antiépileptiques étaient administrés pour différentes indications a révélé un risque légèrement accru d’idées et de comportements suicidaires chez les patients traités par ces médicaments. La raison de ce risque n’est pas connue.
La méta-analyse regroupait 43 892 patients traités dans le cadre d’essais cliniques contrôlés par placebo. Environ 75 % des patients de ces essais cliniques étaient traités pour des indications autres que l’épilepsie et, chez la majorité des patients de ce groupe, le traitement (médicament antiépileptique ou placebo) était administré en monothérapie. Les patients épileptiques représentaient approximativement 25 % du nombre total de patients traités dans les essais cliniques contrôlés par placebo et, chez la majorité des patients épileptiques, le traitement (antiépileptique ou placebo) était administré comme traitement d’appoint à d’autres agents antiépileptiques (c.-à-d. les patients des 2 groupes de traitement recevaient un ou plusieurs antiépileptiques). Par conséquent, le risque légèrement accru d’idées et de comportements suicidaires relevé dans le cadre de la méta-analyse (0,43 % chez les patients recevant des antiépileptiques comparativement à 0,24 % chez les patients recevant un placebo) est basé principalement sur les patients recevant une monothérapie (antiépileptique ou placebo) pour des indications autres que l’épilepsie. La méthodologie de l’étude ne permet pas de faire une estimation du risque d’idées et de comportements suicidaires chez les patients épileptiques qui prennent des antiépileptiques puisque, d’une part, cette population représente la minorité de la population de l’étude et que, d’autre part, l’administration d’un antiépileptique comme traitement d’appoint dans les 2 groupes de traitement fausse l’interprétation de la comparaison du médicament au placebo chez cette population.
PRÉCAUTIONS
Arrêt du traitement
L’arrêt brusque d’un traitement antiépileptique chez un patient qui répond à son traitement peut avoir un effet rebond et entraîner de nouvelles crises. En règle générale, le retrait d’un traitement antiépileptique devrait être graduel afin de réduire ce risque au minimum. À moins que, pour des raisons d’innocuité (c.-à-d. en cas d’éruptions cutanées), il soit nécessaire de cesser plus rapidement l’administration de ratio-LAMOTRIGINE (lamotrigine), il est recommandé de réduire la posologie progressivement sur une période d’au moins deux semaines (voir POSOLOGIE ET ADMINISTRATION).
Amoindrissement des facultés
Les personnes dont l’épilepsie n’est pas maîtrisée ne doivent pas conduire de véhicule ni faire fonctionner des machines ou des appareils potentiellement dangereux. Au cours des essais cliniques, on a observé des effets indésirables courants tels qu’étourdissements, ataxie, somnolence, diplopie et vue brouillée. Par conséquent, on doit conseiller aux patients épileptiques de s’abstenir d’effectuer des tâches qui requièrent une certaine vigilance ou une capacité de coordination physique jusqu’à ce qu’ils soient certains que ratio-LAMOTRIGINE (lamotrigine) n’affecte pas leurs facultés.
Manifestations cutanées
Lors d’essais contrôlés menés sur le traitement d’appoint par la lamotrigine chez des adultes, la fréquence des éruptions cutanées (habituellement des éruptions maculopapuleuses et/ou érythémateuses) a été de 10 % chez les sujets traités par la lamotrigine, et de 5 % chez les sujets ayant reçu un placebo. Ces éruptions sont survenues habituellement durant les six premières semaines de traitement par la lamotrigine et ont disparu avec la poursuite du traitement. On a cessé d’administrer la lamotrigine à cause des éruptions cutanées chez 1,1 % des sujets adultes admis aux essais contrôlés, et chez 3,8 % des sujets adultes participant à l’ensemble des essais. Lors des essais cliniques, la fréquence des abandons de traitement attribuables aux éruptions cutanées a été plus élevée lorsque la posologie initiale de la lamotrigine était augmentée plus rapidement et lorsque les patients prenaient simultanément de la lamotrigine et de l’acide valproïque, surtout en l’absence d’antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine. Voir les Tableaux 3 et 4 ainsi que les rubriques MISES EN GARDE et POSOLOGIE ET ADMINISTRATION.
Tableau 3 — Effet de l’administration concomitante d’antiépileptiques sur la fréquence des éruptions cutanées associées à la lamotrigine dans tous les essais cliniques contrôlés et non contrôlés menés chez des adultes, indépendamment du schéma d’ajustement posologique
| Groupe d’antiépileptiques | Nombre total de patients | Toutes les formes d’éruptions cutanées | Interruption du traitement à cause d’éruptions cutanées | Hospitalisation en raison d’éruptions cutanées |
| Antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine1 | 1 788 | 9,2 % | 1,8 % | 0,1 % |
| Antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine1 + acide valproïque | 318 | 8,8 % | 3,5 % | 0,9 % |
| Acide valproïque ± antiépileptiques non inducteurs de la glucuroconjugaison de la lamotrigine2 | 159 | 20,8 % | 11,9 % | 2,5 % |
| Antiépileptiques non inducteurs de la glucuroconjugaison de la lamotrigine2 | 27 | 18,5 % | 0,0 % | 0,0 % |
1 Les antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine comprennent la carbamazépine, le phénobarbital, la phénytoïne et la primidone.
2 Les antiépileptiques non inducteurs de la glucuroconjugaison de la lamotrigine comprennent le clonazépam, le clobazam, l’éthosuximide, le methsuximide, la vigabatrine et la gabapentine.
Tableau 4 — Effet de la dose quotidienne initiale1 de lamotrigine administrée en traitement d’appoint avec d’autres antiépileptiques sur la fréquence d’éruptions cutanées commandant l’interruption du traitement dans des essais cliniques menés chez des adultes
| Groupe d’antiépileptiques | Antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine2 | Antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine2 + AVP | AVP ± antiépileptiques inducteurs ou non inducteurs de la glucuroconjugaison de la lamotrigine3 | |||||||
Dose quotidienne moyenne de lamotrigine (mg) | Nombre total de patients | % de patients ayant interrompu le traitement | Nombre total de patients | % de patients ayant interrompu le traitement | Nombre total de patients | % de patients ayant interrompu le traitement | ||||
12,5 25 50 100 ≥ 125 | 9 3 182 993 601 | 0,0 0,0 1,1 1,4 2,8 | 10 7 111 179 11 | 0,0 0,0 0,9 4,5 18,2 | 51 58 35 15 0 | 7,8 12,1 5,7 40,0 0,0 | ||||
AVP = Acide valproïque
1 Dose quotidienne moyenne dans la semaine 1.
2 Les antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine comprennent la carbamazépine, le phénobarbital, la phénytoïne et la primidone.
3 Les antiépileptiques non inducteurs de la glucuroconjugaison de la lamotrigine comprennent le clonazépam, le clobazam, l’éthosuximide, le methsuximide, la vigabatrine et la gabapentine.
Les retraits de traitement attribuables aux éruptions cutanées ont été plus fréquents lorsque les posologies initiales de la lamotrigine étaient plus élevées et les ajustements posologiques plus rapides qu’il est recommandé dans la section POSOLOGIE ET ADMINISTRATION.
Patients ayant des antécédents d’allergie ou d’éruptions cutanées provoquées par d’autres antiépileptiques
Il faut également faire preuve de prudence chez les patients qui ont des antécédents d’allergie ou d’éruptions cutanées provoquées par d’autres antiépileptiques, car deux études (n = 767 et n = 988) ont montré que chez ceux qui ont de tels antécédents, la fréquence d’éruptions cutanées provoquées par la lamotrigine est environ trois à quatre fois plus élevée que chez les patients qui n’en ont pas.
Reprise du traitement par ratio-LAMOTRIGINE (lamotrigine)
À moins que les avantages potentiels ne surpassent nettement les risques, on recommande de ne pas reprendre l’administration de ratio-LAMOTRIGINE chez les patients qui ont dû interrompre le traitement en raison d’éruptions cutanées causées par cet agent. Toutefois, quelle qu’ait été la raison de l’interruption, si l’on décide de reprendre le traitement, il faut évaluer la nécessité d’utiliser la même posologie initiale. En effet, plus il s’est écoulé de temps depuis la dernière dose, plus il est important d’envisager une reprise à partir de la posologie initiale recommandée. Si la durée de l’interruption dépasse cinq demi-vies, on recommande de s’en remettre à la posologie initiale recommandée et de suivre les directives. L’administration concomitante d’autres médicaments modifie la demi-vie de la lamotrigine (voir MODE
D’ACTION ET PHARMACOLOGIE CLINIQUE — Pharmacocinétique et POSOLOGIE ET ADMINISTRATION).
Erreurs possibles dans la médication
Des erreurs de médication touchant la lamotrigine se sont produites. Plus précisément, le nom ratio-LAMOTRIGINE ou lamotrigine peut être confondu avec le nom d’autres médicaments couramment utilisés. Des erreurs peuvent également survenir entre les différentes présentations de lamotrigine. Afin de réduire le risque d’erreur, il convient d’écrire et de prononcer ratio-LAMOTRIGINE clairement. Afin d’éviter l’utilisation du mauvais médicament ou de la mauvaise présentation, on doit conseiller fortement aux patients d’inspecter visuellement les comprimés afin de vérifier qu’il s’agit bien de ratio-LAMOTRIGINE ainsi que de la bonne présentation, et ce, chaque fois qu’ils font renouveler leur ordonnance.
Interactions médicamenteuses
Antiépileptiques
Les effets nets de l’administration concomitante de ratio-LAMOTRIGINE (lamotrigine) avec d’autres antiépileptiques sont résumés au tableau 5. D’autres précisions relatives aux études menées sur ces interactions médicamenteuses sont fournies ci-dessous.
Tableau 5 — Résumé des interactions de différents antiépileptiques avec la lamotrigine
| Antiépileptique | Concentration plasmatique de l’antiépileptique avec la lamotrigine* en traitement d’appoint | Concentration plasmatique de la lamotrigine avec un antiépileptique en traitement d’appoint2 |
Carbamazépine Époxyde de carbamazépine 3 | Aucun effet significatif Données discordantes |
|
| Felbamate | Non évaluée | Aucun effet significatif |
| Gabapentine | Non évaluée | Aucun effet significatif |
| Lévétiracétam | Aucun effet significatif | Aucun effet significatif |
Oxcarbazépine Métabolite monohydroxylé 10- hydroxy oxcarbazépine | Aucun effet significatif Aucun effet significatif | Aucun effet significatif Non évaluée |
| Phénytoïne | Aucun effet significatif |
|
| Prégabaline | Aucun effet significatif | Aucun effet significatif |
| Topiramate | Aucun effet significatif 4 | Aucun effet significatif |
| Acide valproïque | Diminution5 |
|
| Acide valproïque + phénytoïne et/ou Carbamazépine | Non évaluée | Aucun effet significatif |
| Zonisamide | Non évaluée | Aucun effet significatif |
1 D’après les essais cliniques sur le traitement d’appoint et les études auprès de volontaires
2 Les effets nets ont été estimés par comparaison des valeurs moyennes de la clairance obtenues dans les essais sur le traitement d’appoint et les études menées auprès de volontaires.
3 Non administré, mais il s’agit d’un métabolite actif de la carbamazépine.
4 Faible augmentation qui ne devrait pas être pertinente sur le plan clinique.
5 Se reporter au paragraphe sur l’acide valproïque ci-dessous pour plus de renseignements.
↓ Diminution (induit la glucuroconjugaison de la lamotrigine).
↑ Augmentation (inhibe la glucuroconjugaison de la lamotrigine).
La lamotrigine n’influe pas sur les concentrations plasmatiques des antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine administrés en concomitance. Par contre, les antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine (comme la phénytoïne, la carbamazépine, le phénobarbital et la primidone) accroissent la clairance plasmatique de la lamotrigine et réduisent sa demi-vie d’élimination (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Felbamate
Dans le cadre d’une étude croisée menée chez 21 hommes volontaires en santé, l’administration concomitante de felbamate (1 200 mg, 2 f.p.j.) et de lamotrigine (100 mg, 2 f.p.j., pendant 10 jours) n’a semblé exercer aucun effet pertinent sur le plan clinique sur les paramètres pharmacocinétiques de la lamotrigine. De plus, le felbamate n’a eu aucun effet significatif sur l’excrétion urinaire de lamotrigine totale, de lamotrigine non conjuguée et du métabolite N-glucuroconjugué.
Gabapentine
Selon une analyse rétrospective des concentrations plasmatiques observées chez 34 patients épileptiques ayant reçu de la lamotrigine avec ou sans gabapentine, la gabapentine n’a pas semblé modifier la clairance apparente de la lamotrigine. Il n’existe aucune donnée sur l’effet de la gabapentine sur la Cmax ou l’ASC de la lamotrigine.
Lévétiracétam
Les interactions médicamenteuses possibles entre le lévétiracétam et la lamotrigine ont été évaluées d’après les concentrations sériques des 2 agents lors d’essais cliniques contrôlés par placebo. Chez 48 patients épileptiques réfractaires au traitement recevant des doses stables de lamotrigine, l’administration concomitante de lévétiracétam (1000 à 4000 mg/jour) n’a pas influencé les concentrations sériques moyennes à l’état d’équilibre de la lamotrigine. De même, la lamotrigine n’a pas influencé les paramètres pharmacocinétiques du lévétiracétam.
Oxcarbazépine
L’ASC et la Cmax de l’oxcarbazépine et de son métabolite actif monohydroxylé, la 10-hydroxy oxcarbazépine, n’ont pas été significativement différentes que l’oxcarbazépine (600 mg, 2 f.p.j.) ait été ajoutée à la lamotrigine (200 mg, 1 f.p.j.) chez des hommes volontaires en santé (n = 13) ou prise seule par des hommes volontaires en santé (n = 13). Des données cliniques limitées laissent supposer une fréquence plus élevée de céphalées, d’étourdissements, de nausées et de somnolence lorsque la lamotrigine et l’oxcarbazépine sont administrés concurremment que lorsqu’ils sont employés en monothérapie.
Prégabaline
Chez 12 patients manifestant des crises partielles et recevant une association de lamotrigine (dose moyenne de 287,5 mg/jour, plage de 100-600 mg/jour) et de prégabaline à 600 mg/jour (200 mg, 3 f.p.j.), les concentrations plasmatiques minimales de lamotrigine à l’état d’équilibre n’étaient pas modifiées par la prégabaline. Les paramètres pharmacocinétiques de la prégabaline, lorsqu’elle était administrée en concomitance avec la lamotrigine dans le cadre de cette étude, semblaient similaires aux valeurs observées par le passé pour la prégabaline chez des volontaires en santé.
Topiramate
Dans le cadre de 3 études menées chez des épileptiques (n = 52), l’administration de topiramate (l’éventail posologique du topiramate dans les 2 études où ces données ont été notées était de 75 à 800 mg/jour) n’a entraîné aucune variation des concentrations plasmatiques de lamotrigine. L’administration de lamotrigine a entraîné une augmentation de 15 % des concentrations plasmatiques du topiramate.
Acide valproïque
L’acide valproïque réduit la clairance plasmatique de la lamotrigine et prolonge sa demi-vie d’élimination (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). Lorsqu’on a administré la lamotrigine à 18 sujets en bonne santé qui prenaient déjà de l’acide valproïque, on a constaté une diminution modérée (de 25 % en moyenne) de la concentration plasmatique minimale de l’acide valproïque à l’état d’équilibre sur une période de 3 semaines, diminution qui s’est stabilisée par la suite. L’ajout de la lamotrigine au schéma thérapeutique n’a toutefois pas influé sur la concentration plasmatique de l’acide valproïque chez les personnes qui prenaient en plus des antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine. Voir aussi PRÉCAUTIONS, Manifestations cutanées.
Zonisamide
Lors d’une étude menée chez 18 épileptiques, l’administration concomitante de zonisamide (200-400 mg/jour) et de lamotrigine (150-500 mg/jour) pendant 35 jours n’a eu aucun effet significatif sur les paramètres pharmacocinétiques de la lamotrigine. Bien que l’effet de la lamotrigine sur les paramètres pharmacocinétiques du zonisamide n’ait pas fait l’objet d’étude, 2 cas de toxicité liée au zonisamide ont été signalés après la commercialisation du produit lors de l’administration concomitante de lamotrigine (dose de zonisamide : 600-800 mg/jour; dose de lamotrigine : 400 mg/jour). Dans les 2 cas, une réponse positive à l’arrêt et à la reprise du traitement a été observée.
Autres interactions médicamenteuses
Aripiprazole
Dans une étude réalisée auprès de 18 patients adultes souffrant d’un trouble bipolaire de type I et recevant un traitement établi par la lamotrigine (≥ 100 mg/jour), les doses d’aripiprazole de 10 mg/jour ont été augmentées sur une période de 7 jours jusqu’à la dose cible de 30 mg par jour, laquelle a été maintenue pendant 7 jours supplémentaires. Une baisse moyenne d’environ 10 % de la Cmax et de l’ASC de la lamotrigine a été observée. Il est peu probable qu’une réduction de cet ordre ait des conséquences cliniques.
Atazanavir-ritonavir
Dans le cadre d’une étude menée chez 21 adultes volontaires en santé, l’administration de l’association atazanavir-ritonavir (300 mg/100 mg) a entraîné une baisse moyenne de l’ASC, de la Cmax et de la demi-vie d’élimination plasmatique de la lamotrigine (une seule dose de
100 mg) de 32 %, de 6 % et de 27 %, respectivement. Toutefois, l’atazanavir administré seul n’a pas induit de glucuroconjugaison de la lamotrigine (c.-à-d. n’a pas modifié les paramètres pharmacocinétiques de la lamotrigine) de façon cliniquement significative.
Pour instaurer le traitement par la lamotrigine chez des patients recevant déjà une association atazanavir-ritonavir, il convient de suivre les lignes directrices recommandées pour l’augmentation posologique graduelle que la lamotrigine soit ajoutée au valproate (un inhibiteur de la glucuroconjugaison de la lamotrigine) ou à un inducteur de la glucuroconjugaison de la lamotrigine, ou encore qu’elle soit ajoutée en l’absence de valproate ou d’un inducteur de la glucuroconjugaison de la lamotrigine (voir POSOLOGIE ET ADMINISTRATION, tableau 9).
Pour instaurer le traitement par l’association atazanavir-ritonavir chez des patients recevant déjà une dose d’entretien de lamotrigine, il pourrait s’avérer nécessaire d’augmenter la dose de lamotrigine si les patients prennent un autre inducteur de la glucuroconjugaison de la lamotrigine, mais la dose pourrait demeurer inchangée en l’absence d’un tel inducteur. Il convient de réduire la dose de lamotrigine si le traitement par l’association atazanavir-ritonavir est arrêté.
Lopinavir-ritonavir
Une étude menée auprès de volontaires en santé a révélé que l’association lopinavir-ritonavir réduit de moitié environ les concentrations plasmatiques de la lamotrigine. Au moins 14 des 22 volontaires adultes en santé ont fait état de diarrhée et 5 des 22 sujets ont signalé une éruption cutanée après l’ajout de l’association lopinavir-ritonavir (400 mg/100 mg, 2 f.p.j.) au traitement par la lamotrigine (doses atteignant 200 mg, 2 f.p.j.) alors que 1 des 24 volontaires a signalé de la diarrhée ou une éruption cutanée lorsque la lamotrigine a été employée seule (doses atteignant 100 mg, 2 f.p.j.). La diarrhée est un effet indésirable courant de l’association lopinavir-ritonavir. Dans le cadre de cette étude, l’augmentation de la dose de lamotrigine a été rapide, ce qui constitue un facteur de risque connu d’éruption cutanée. Les éruptions cutanées ont commandé l’arrêt des médicaments. Un sujet a également dû cesser la prise des médicaments en raison de taux élevés d’AST et d’ALT. Il convient d’être prudent lorsque la lamotrigine et l’association lopinavir-ritonavir sont employées concurremment. Chez les patients recevant un traitement concomitant par l’association lopinavir-ritonavir, on doit utiliser le schéma thérapeutique recommandé pour l’ajout de lamotrigine à des médicaments qui induisent la glucuroconjugaison de la lamotrigine (sans acide valproïque) (voir POSOLOGIE ET ADMINISTRATION, tableau 8).
Olanzapine
L’ajout d’olanzapine (15 mg, 1 f.p.j.) au traitement par la lamotrigine (200 mg, 1 f.p.j.) chez des hommes volontaires en santé (n = 16) a réduit en moyenne l’ASC et la Cmax de la lamotrigine de 24 % et de 20 % respectivement, comparativement aux valeurs obtenues chez des hommes volontaires en santé prenant la lamotrigine seule (n = 12). Cette réduction des concentrations plasmatiques de la lamotrigine ne devrait pas être pertinente sur le plan clinique.
Transporteur de cations organiques 2 (OCT 2)
Des données d’une évaluation in vitro relatives à l’effet de la lamotrigine sur l’OCT 2 révèlent que la lamotrigine, mais non son métabolite, le 2-N-glucoro-conjugué, est un inhibiteur de l’OCT 2 à des concentrations potentiellement significatives sur le plan clinique. Ces données démontrent que la lamotrigine est un inhibiteur plus puissant de l’OCT 2 que la cimétidine, avec des concentrations inhibitrices à 50 % (CI50) de 53,8 μM et de 186 μM, respectivement (voir MISES EN GARDE).
Contraceptifs oraux
Effet des contraceptifs oraux sur la lamotrigine
L’administration d’une préparation orale contenant 30 µg d’éthinylœstradiol et 150 µg de lévonorgestrel à 16 patientes participant volontairement à une étude a presque fait doubler la clairance apparente de la lamotrigine (300 mg/j), l’ASC et la Cmax diminuant en moyenne de 52 % et 39 % respectivement. Dans cette étude, les concentrations sériques minimales de lamotrigine ont graduellement augmenté et, à la fin de la semaine de prise de la préparation inactive, elles étaient en moyenne deux fois plus élevées qu’à la fin du traitement hormonal actif.
L’augmentation passagère et graduelle des concentrations de lamotrigine surviendra durant la semaine de repos thérapeutique de la préparation hormonale active (semaine sans prise du contraceptif oral) chez les femmes qui ne prennent pas simultanément un médicament augmentant la clairance de la lamotrigine (carbamazépine, phénytoïne, phénobarbital, primidone ou rifampine). L’élévation des concentrations de lamotrigine sera plus marquée si la dose de lamotrigine est majorée quelques jours avant ou pendant la semaine sans prise du contraceptif oral.
Des récidives de crises ont été signalées après commercialisation chez des femmes prenant de la lamotrigine et des contraceptifs hormonaux. Des ajustements posologiques seront nécessaires chez la plupart des femmes recevant des contraceptifs oraux (voir POSOLOGIE ET ADMINISTRATION, Femmes et contraceptifs oraux; et EFFETS INDÉSIRABLES, Effets indésirables signalés après commercialisation).
Effet de la lamotrigine sur les contraceptifs oraux
L’administration concomitante de lamotrigine (300 mg/j) à 16 patientes volontaires recevant un contraceptif oral renfermant 30 µg d’éthinylœstradiol et 150 µg de lévonorgestrel n’a pas modifié la pharmacocinétique de l’éthinylœstradiol. Cependant, l’ASC et la Cmax du lévonorgestrel ont accusé une diminution moyenne de 19 % et 12 % respectivement. D’après la mesure des taux de progestérone sérique, il semble qu’aucune des 16 volontaires n’ait ovulé, mais les taux sériques de FSH, de LH et d’œstradiol indiquent que la suppression de l’axe hypothalamo-hypophyso-ovarien a quelque peu été perturbée.
On n’a pas étudié les effets de l’administration de doses de lamotrigine inférieures ou supérieures à 300 mg/jour. Bien qu’on ignore quelle est la portée clinique de ces variations hormonales sur l’activité ovulatoire, on ne peut écarter la possibilité que la contraception soit moins efficace chez certaines patientes. Par conséquent, on doit avertir les patientes de signaler rapidement toute modification dans le déroulement de leur cycle menstruel (p. ex. hémorragies intermenstruelles).
Interactions avec d’autres contraceptifs hormonaux ou avec l’hormonothérapie substitutive
Les effets de l’hormonothérapie substitutive ou des autres préparations anticonceptionnelles à base d’hormones sur la pharmacocinétique de la lamotrigine n’ont pas été étudiés, mais on peut présumer qu’ils sont semblables à ceux des contraceptifs oraux. Il peut donc être nécessaire, comme dans le cas des contraceptifs oraux, d’ajuster la posologie (voir POSOLOGIE ET ADMINISTRATION, Femmes et contraceptifs oraux) et EFFETS INDÉSIRABLES, Effets indésirables signalés après commercialisation).
Rifampine
L’administration de rifampine (600 mg/j pendant 5 jours) à 10 patients de sexe masculin participant volontairement à une étude a entraîné une hausse significative (d’environ 200 %) de la clairance apparente d’une dose unique de 25 mg de lamotrigine (se soldant par une diminution d’environ 40 % de l’ASC). Dans le cas des patients qui reçoivent de la rifampine et de la lamotrigine en concomitance, suivre les recommandations concernant l’augmentation posologique de la lamotrigine chez les patients qui reçoivent un antiépileptique inducteur de la glucuroconjugaison de la lamotrigine (sans AVP) (voir le Tableau 9 de la section POSOLOGIE ET ADMINISTRATION).
Rispéridone
Douze volontaires adultes en bonne santé sur quatorze ont signalé avoir éprouvé de la somnolence après avoir reçu de la rispéridone (2 mg) en concomitance avec de la lamotrigine (jusqu’à 400 mg une fois par jour), alors qu’un seul des vingt patients à n’avoir reçu que de la rispéridone a signalé cet effet et que ce dernier n’est survenu chez aucun des vingt autres chez qui seule la lamotrigine a été administrée.
Médicaments réduisant la conduction cardiaque
(voir Affections particulières et Troubles de la conduction cardiaque).
Interactions médicament‒ épreuves de laboratoire
La lamotrigine interférerait avec la méthode utilisée pour le dépistage rapide de certains médicaments dans l’urine, ce qui pourrait donner lieu à des résultats faussement positifs, particulièrement pour la phencyclidine (PCP). Il convient alors de recourir à une autre méthode chimique plus spécifique afin de confirmer un résultat positif.
Pédiatrie
L’innocuité et l’efficacité chez les patients de moins de 16 ans n’ont pas été établies pour des indications autres que le syndrome de Lennox-Gastaut.
Gériatrie
Comme il n’y a pas de différence significative dans les données pharmacocinétiques entre ce groupe d’âge et la population adulte en général, il n’est pas nécessaire de modifier le schéma posologique recommandé pour les adultes (voir également POSOLOGIE ET ADMINISTRATION, EFFETS INDÉSIRABLES et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Obstétrique
Grossesse
La lamotrigine ne s’est pas révélé tératogène à l’issue d’études menées chez des souris femelles, des rates et des lapines auxquelles on avait administré de la lamotrigine par voie orale ou intraveineuse. On a toutefois observé des effets toxiques chez la mère et, par voie de conséquence chez le fœtus, qui se sont traduits par une baisse du poids fœtal ou par un retard d’ossification chez les souris et les rats. Chez les rats, on a observé une augmentation de la mortalité fœtale et postnatale lorsque la lamotrigine a été administrée à la fin de la gestation et jusqu’au début de la période suivant la naissance. Ces effets ont été observés à l’exposition clinique prévue. La lamotrigine a réduit les concentrations d’acide folique chez le fœtus de rat. On présume qu’une carence en acide folique est associée à un risque accru de malformations congénitales chez les animaux ainsi que chez les humains. On pourrait envisager la prise d’acide folique au moment de la planification de la grossesse et au début de celle-ci.
Les études menées chez des rates et des lapines ont montré que la lamotrigine traverse la barrière placentaire; les concentrations placentaires et fœtales de lamotrigine ont été faibles et comparables aux concentrations plasmatiques maternelles. Dans des études où des prélèvements simultanés du sang maternel et du cordon ombilical ont été réalisés, le rapport entre la concentration de lamotrigine dans le cordon ombilical et la concentration plasmatique maternelle de lamotrigine était généralement près de 1 (plage de 0,4 à 1,4).
Registres de grossesse
Les résultats de grossesses ont été recensés dans une population de quelque 4000 femmes exposées à la lamotrigine en monothérapie durant le premier trimestre de grossesse selon des données de pharmacovigilance regroupant 6 registres de grossesse prospectifs. Dans 2 registres, un risque accru de fissure labiopalatine isolée a été observé chez des nouveau-nés exposés à la lamotrigine durant le premier trimestre de grossesse comparativement à la population de référence de l’étude et aux taux historiques signalés dans la littérature.
Registre nord-américain
Selon le registre nord-américain des médicaments antiépileptiques (North American Anti-Epileptic Drug Registry), le taux de fissure labiopalatine isolée observé chez les nouveau-nés exposés à la lamotrigine (n = 684) est de 7,3/1000 alors qu’il s’élève à 0,70/1000 dans la population de référence et que le taux historique relevé dans la littérature se chiffre entre 0,50 et 2,16/1000.
Registre des naissances de la Suède
Le registre des naissances de la Suède (Swedish Medical Birth Register) fait état d’un taux de fissure labiopalatine isolée observé chez les nouveau-nés exposés à la lamotrigine (n = 403) de 9,9/1000 alors que les taux relevés dans la population de référence et la littérature s’élèvent à 2,0/1000 et entre 0,50-2,16/1000, respectivement. Dans les autres registres (regroupant près de 3000 femmes), 4 cas de fissure labiopalatine isolée ont été signalés (1,3/1000 vs 0,50-2,16/1000 pour les taux historiques).
EUROCAT
EUROCAT (The European Network of Congenital Anomaly and Twin Registries) est un réseau de 40 registres provenant de 20 pays d’Europe. Une étude cas-témoin portant sur les données d’EUROCAT a révélé que le risque de fissure labiopalatine chez les nouveau-nés était similaire à celui d’autres malformations par suite de l’exposition à la lamotrigine durant le premier trimestre. Au sein du réseau EUROCAT, les taux d’exposition à la lamotrigine durant le premier trimestre de la grossesse ont été similaires parmi les 4571 cas de fissure labiopalatine isolée non chromosomique et les 80 052 témoins qui ne présentaient pas de fissure labiopalatine non chromosomique.
Il n’y a pas suffisamment de données sur l’utilisation de la lamotrigine en polythérapie pour établir si le risque de malformations associé à d’autres agents augmente avec l’emploi concomitant de lamotrigine.
À l’exemple d’autres médicaments, la lamotrigine doit être administrée au cours de la grossesse que si les avantages escomptés du traitement l’emportent sur les risques qui y sont associés. Si le traitement par la lamotrigine est jugé nécessaire durant la grossesse, on recommande d’employer la plus faible dose thérapeutique possible.
Les modifications physiologiques survenant pendant la grossesse peuvent affecter les concentrations de la lamotrigine ou son effet thérapeutique, voire les deux. On a fait état de diminutions des concentrations de lamotrigine durant la grossesse. Une prise en charge clinique appropriée de la femme enceinte doit être assurée pendant le traitement par la lamotrigine.
Pour documenter les effets de l’exposition in utero à la lamotrigine, on conseille aux médecins de recommander aux patientes enceintes traitées par la lamotrigine de s’inscrire au Registre nord-américain des grossesses chez les femmes prenant des médicaments antiépileptiques (North American Antiepileptic Drug [NAAED] Pregnancy Registry). Les patientes doivent s’inscrire elles-mêmes en composant le numéro sans frais 1-888-233-2334. Des renseignements sur le Registre sont accessibles en ligne à l’adresse http://www.aedpregnancyregistry.org/.
Travail et accouchement
Les effets de la lamotrigine sur le travail et l’accouchement chez la femme sont inconnus.
Allaitement
On a signalé que la lamotrigine passe dans le lait maternel, entraînant des concentrations plasmatiques totales de lamotrigine chez le nourrisson, tant le nouveau-né que l’enfant plus âgé, pouvant atteindre environ 50 % des concentrations observées chez la mère. Par conséquent, chez certains nourrissons allaités, les concentrations plasmatiques de lamotrigine peuvent atteindre des niveaux pouvant produire des effets pharmacologiques.
En raison des effets indésirables possibles chez le nourrisson, il n’est pas recommandé d’allaiter pendant le traitement par la lamotrigine. Si une femme devait allaiter durant son traitement par la lamotrigine, le nourrisson doit être surveillé pour la survenue d’effets indésirables. Parmi les symptômes signalés chez les nourrissons allaités par leur mère durant un traitement par la lamotrigine, mentionnons l’apnée, la somnolence et les difficultés à la tétée; on ignore si ces symptômes sont causés par la lamotrigine.
Affections particulières
On ne dispose que de données cliniques limitées sur l’emploi de la lamotrigine chez les personnes atteintes en même temps d’épilepsie et d’une autre maladie. Il faut donc faire preuve de prudence lorsqu’on administre de la lamotrigine à des personnes souffrant d’une affection pouvant modifier le métabolisme ou l’élimination du médicament.
Atteinte rénale
Un essai mené auprès de personnes souffrant d’insuffisance rénale chronique (qui ne prenaient pas d’autres antiépileptiques) a permis de constater que la demi-vie d’élimination de la lamotrigine sous sa forme inchangée est plus longue chez ces personnes que chez celles dont la fonction rénale est normale (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). On doit donc user de prudence lorsqu’on administre de la lamotrigine à des patients ayant une fonction rénale fortement altérée.
Atteinte hépatique
Selon les résultats d’une étude pharmacocinétique à dose unique, la clairance apparente de la lamotrigine a diminué chez les patients présentant une atteinte hépatique de stade A, B ou C. Par conséquent, on recommande de réduire les doses de la lamotrigine chez tous les insuffisants hépatiques et d’être particulièrement prudent lorsqu’on administre de la lamotrigine à des patients présentant une atteinte hépatique grave (voir également POSOLOGIE ET ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Troubles de la conduction cardiaque
Dans le cadre d’un essai contrôlé avec placebo au cours duquel on a comparé les électrocardiogrammes avant et pendant le traitement, on a constaté un léger allongement de l’intervalle PR associé à l’administration de la lamotrigine. Cet allongement a été significatif sur le plan statistique, mais non sur le plan clinique. On a toutefois systématiquement exclu des essais cliniques les personnes présentant des anomalies électrocardiographiques ou une affection cardiovasculaire importante. Par conséquent, il faut administrer la lamotrigine avec prudence aux personnes présentant des anomalies de la conduction cardiaque, et à celles qui prennent en concomitance des médicaments réduisant la conduction AV.
Risque de dépendance
L’administration de la lamotrigine chez l’humain n’a été associée à aucun risque de toxicomanie, non plus que de psychodépendance ou de physicodépendance.
Épreuves de laboratoire
La relation entre les concentrations plasmatiques et l'efficacité clinique de la lamotrigine n'a pas été clairement établie. Toutefois, compte tenu des interactions pharmacocinétiques possibles entre la lamotrigine et les autres médicaments, antiépileptiques compris, il peut être indiqué de surveiller les concentrations plasmatiques de lamotrigine et des autres agents administrés en concomitance, en particulier lors d'ajustements posologiques. En règle générale, le médecin devrait s'en remettre à son jugement clinique pour décider de la surveillance des concentrations cliniques de la lamotrigine et des autres médicaments, ainsi que de la pertinence d'ajuster la posologie de ces agents.
EFFETS INDÉSIRABLES
DANS DE RARES CAS, DES ÉRUPTIONS CUTANÉES GRAVES, Y COMPRIS LE SYNDROME DE STEVENS-JOHNSON ET L’ÉPIDERMOLYSE NÉCROSANTE SURAIGUË (SYNDROME DE LYELL), ONT ÉTÉ SIGNALÉES. BIEN QUE LA MAJORITÉ DES PATIENTS SE SOIENT RÉTABLIS APRÈS L’INTERRUPTION DU MÉDICAMENT, CERTAINS PATIENTS ONT PRÉSENTÉ DES CICATRICES IRRÉVERSIBLES ET IL Y A EU DE RARES CAS DE DÉCÈS ASSOCIÉS (VOIR MISES EN GARDE).
Les effets indésirables observés chez les personnes prenant la lamotrigine ont été, en général, de faible intensité; ils sont survenus au cours des deux premières semaines de traitement et ont disparu sans interruption du traitement.
Effets indésirables courants
Les effets indésirables les plus courants observés avec le traitement d’appoint par la lamotrigine (fréquence d’au moins 10 %) ont été les étourdissements, les céphalées, la diplopie, la somnolence, l’ataxie, les nausées et l’asthénie.
Les étourdissements, la diplopie, l’ataxie et la vue brouillée ont été proportionnels à la dose administrée; ces effets ont été plus fréquents chez les sujets qui recevaient en association avec la lamotrigine de la carbamazépine plutôt que d’autres antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine. La réduction de la dose quotidienne et/ou la modification de l’intervalle entre les doses de lamotrigine et/ou des antiépileptiques administrés en concomitance peuvent permettre d’atténuer ou d’éliminer ces symptômes. Les données cliniques semblent indiquer une fréquence plus élevée d’éruptions cutanées chez les patients prenant de la lamotrigine et de l’acide valproïque ou encore de la lamotrigine et des antiépileptiques non inducteurs de la glucuroconjugaison de la lamotrigine (voir MISES EN GARDE; voir aussi PRÉCAUTIONS, Manifestations cutanées, Tableau 3).
Effets indésirables associés à l’arrêt du traitement
Pour l’ensemble des études portant sur l’emploi de la lamotrigine en traitement d’appoint chez des adultes, les effets indésirables les plus fréquemment associés à l’arrêt du traitement ont été les éruptions cutanées, les étourdissements, la céphalée, l’ataxie, les nausées, la diplopie, la somnolence, l’exacerbation des crises, l’asthénie et la vue brouillée. Dans le cadre des essais cliniques contrôlés, 6,9 % des 711 sujets traités par la lamotrigine ont dû cesser leur traitement en raison d’effets indésirables, comparativement à 2,9 % des 419 sujets ayant reçu un placebo. Sur les 3 501 sujets épileptiques ou volontaires ayant reçu la lamotrigine lors des études cliniques menées avant la commercialisation, 358 (10,2 %) ont arrêté leur traitement en raison d’effets indésirables.
Effets indésirables graves associés à l’arrêt du traitement
En tout, 2,3 % des patients épileptiques et des volontaires adultes ayant reçu de la lamotrigine lors des études de précommercialisation ont dû abandonner leur traitement en raison d’effets indésirables définis comme graves. Les éruptions cutanées ont été la cause de l’arrêt du traitement dans près de la moitié de ces cas. Lors des essais cliniques, la fréquence plus élevée de retraits de traitement attribuables aux éruptions cutanées a été associée à un ajustement plus rapide de la posologie initiale de la lamotrigine et à l’administration de lamotrigine et d’acide valproïque en concomitance (voir MISES EN GARDE; voir aussi PRÉCAUTIONS, Manifestations cutanées, Tableau 4).
Essais cliniques contrôlés comme traitement d’appoint chez des adultes
Le Tableau 6 présente les effets indésirables survenus à une fréquence de 2 % ou plus par suite de l’administration de lamotrigine chez des patients souffrant d’épilepsie rebelle.
Autres manifestations observées lors des essais cliniques
Au cours des essais cliniques, 3501 épileptiques ou volontaires ont reçu des doses multiples de lamotrigine. Les conditions et la durée d’exposition à ce médicament ont varié considérablement. Entre autres, la lamotrigine a été administrée en monothérapie et à des enfants. Un nombre considérable de sujets ont pris le médicament dans le cadre d’essais cliniques ouverts non contrôlés. En outre, les chercheurs ont consigné les effets indésirables accompagnant la prise de la lamotrigine en utilisant leur propre terminologie. Par conséquent, on ne peut fournir une estimation valable du pourcentage de sujets signalant des effets indésirables sans regrouper d’abord les types semblables de manifestations indésirables dans des catégories standardisées plus restreintes.
Comme les effets indésirables signalés se sont produits au cours de traitements comprenant la lamotrigine et d’autres antiépileptiques, ils n’ont pas été nécessairement causés par la lamotrigine.
Au moins 1 % des sujets épileptiques ou volontaires ayant pris la lamotrigine ont signalé à au moins une occasion les effets indésirables suivants : anorexie, gain pondéral, amnésie, troubles de la concentration, confusion, instabilité émotionnelle, nervosité, nystagmus, paresthésie, troubles de la pensée et vertige (cette liste n’inclut pas les manifestations déjà énumérées au Tableau 6).
Essais cliniques en monothérapie chez des adultes
Des abandons dus aux effets indésirables ont été signalés chez 42 (9,5 %) des patients nouvellement diagnostiqués recevant la lamotrigine en monothérapie. Les effets indésirables les plus fréquemment associés à l’arrêt de la lamotrigine ont été les éruptions cutanées (6,1 %), l’asthénie (1,1 %), les céphalées (1,1 %), les nausées (0,7 %) et les vomissements (0,7 %).
Essais cliniques en monothérapie chez des patients âgés
Lors d’une étude réalisée chez des patients âgés ayant reçu un diagnostic récent d’épilepsie, les effets indésirables ont été signalés à des fréquences généralement comparables à celles qui étaient rapportées chez des adultes (voir Tableau 6). Le taux des abandons attribuables aux effets indésirables a été de 21,6 %, les éruptions cutanées (3 %), les nausées (3 %) et les troubles de la coordination (3 %) constituant les effets le plus souvent associés à l’abandon du traitement, suivis de la somnolence (2 %), de la dépression (2 %), des blessures accidentelles (2 %) et des malaises (2 %) (voir aussi POSOLOGIE ET ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Utilisation comme traitement d’appoint chez des patients atteints du syndrome de Lennox-Gastaut
Chez 169 adultes et enfants atteints du syndrome de Lennox-Gastaut, 3,8 % des patients sous lamotrigine et 7,8 % des patients recevant un placebo ont arrêté leur traitement en raison d’effets indésirables. Les effets indésirables les plus fréquemment signalés qui ont été la cause de l’arrêt du traitement étaient les éruptions cutanées chez les patients traités par la lamotrigine et une détérioration dans la maîtrise des crises chez les patients traités par le placebo. La fréquence de la fièvre et des infections était d’au moins 10 % plus élevée chez les patients de 12 ans ou moins que chez les patients de plus de 12 ans ayant reçu la lamotrigine. La fréquence des éruptions cutanées était d’au moins 10 % plus élevée chez les patients de sexe féminin que chez les patients de sexe masculin ayant reçu la lamotrigine. Le Tableau 7 indique les effets indésirables survenus chez au moins 1 % des 79 adultes et enfants ayant reçu la lamotrigine à des doses allant jusqu’à 15 mg/kg/jour ou de 400 mg/jour au maximum.
| Tableau 6 - Fréquence (%) des effets indésirables reliés au traitement dans le cadre des essais cliniques contrôlés par placebo ou comparatifs, menés chez des adultes1 | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| ADULTES (TRAITEMENT D’APPOINT)2 | PATIENTS ÂGÉS (MONOTHÉRAPIE)3 | ||||||||||||
| Lamotrigine (et autres antiépileptiques) | Placebo (et autres antiépileptiques) | Lamotrigine | |||||||||||
| Nombre total de patients | (n = 711) | (n = 419) | (n = 102) | ||||||||||
| Différentes parties de l’organisme/effets indésirables4 | |||||||||||||
| ORGANISME ENTIER | |||||||||||||
| Céphalées | 29,1 | 19,1 | 8,8 | ||||||||||
| Lésions accidentelles | 9,1 | 8,6 | 8,8 | ||||||||||
| Asthénie | 8,6 | 8,8 | 4,9 | ||||||||||
| Syndrome grippal | 7,0 | 5,5 | 4,9 | ||||||||||
| Douleurs générales | 6,2 | 2,9 | 5,9 | ||||||||||
| Douleurs dorsales | 5,8 | 6,2 | 3,9 | ||||||||||
| Fièvre | 5,5 | 3,6 | 0,9 | ||||||||||
| Douleurs abdominales | 5,2 | 3,6 | 3,9 | ||||||||||
| Infection | 4,4 | 4,1 | 5,9 | ||||||||||
| Douleurs cervicales | 2,4 | 1,2 | 0 | ||||||||||
| Malaise | 2,3 | 1,9 | 4,9 | ||||||||||
| Exacerbation des crises | 2,3 | 0,5 | s. o. | ||||||||||
| APPAREIL CARDIOVASCULAIRE | |||||||||||||
| Douleurs à la poitrine | s. o. | s. o. | 2,9 | ||||||||||
| Syncope | s. o. | s. o. | 2,9 | ||||||||||
| Accident vasculaire cérébral | s. o. | s. o. | 3,9 | ||||||||||
| APPAREIL DIGESTIF | |||||||||||||
| Nausées | 18,6 | 9,5 | 8,8 | ||||||||||
| Vomissements | 9,4 | 4,3 | 8,8 | ||||||||||
| Tableau 6 - Fréquence (%) des effets indésirables reliés au traitement dans le cadre des essais cliniques contrôlés par placebo ou comparatifs, menés chez des adultes1 |
|---|
| ADULTES (TRAITEMENT D’APPOINT)2 | PATIENTS ÂGÉS (MONOTHÉRAPIE)3 |
|---|
| Lamotrigine (et autres antiépileptiques) | Placebo (et autres antiépileptiques) | Lamotrigine |
|---|
| Nombre total de patients | (n = 711) | (n = 419) | (n = 102) |
|---|
| Différentes parties de l’organisme/effets indésirables4 | |||
|---|---|---|---|
| Diarrhée | 6,3 | 4,1 | 6,9 |
| Dyspepsie | 5,3 | 2,1 | 5,9 |
| Constipation | 4,1 | 3,1 | 8,9 |
| Problèmes dentaires | 3,2 | 1,7 | 0 |
| APPAREIL LOCOMOTEUR | |||
| Myalgie | 2,8 | 3,1 | 0,9 |
| Arthralgie | 2,0 | 0,2 | 2,9 |
| SYSTÈME NERVEUX | |||
| Étourdissements | 38,4 | 13,4 | 9,8 |
| Ataxie | 21,7 | 5,5 | 0 |
| Somnolence | 14,2 | 6,9 | 11,8 |
| Incoordination | 6,0 | 2,1 | 12,7 |
| Insomnie | 5,6 | 1,9 | 3,9 |
| Tremblements | 4,4 | 1,4 | 0,9 |
| Dépression | 4,2 | 2,6 | 4,9 |
| Anxiété | 3,8 | 2,6 | 0,9 |
| Convulsions | 3,2 | 1,2 | 1,9 |
| Irritabilité | 3 | 1,9 | 0 |
| Troubles de l’élocution | 2,5 | 0,2 | 0,9 |
| Altération de la mémoire | 2,4 | 1,9 | s. o. |
Altération de la mémoire (question d’évaluation de la mémoire) | s. o. | s. o. | 19,6 |
| APPAREIL RESPIRATOIRE | |||
| Rhinite | 13,6 | 9,3 | 0,9 |
| Pharyngite | 9,8 | 8,8 | 1,9 |
| Accroissement de la toux | 7,5 | 5,7 | 2,9 |
| Troubles respiratoires | 5,3 | 5,5 | 0,9 |
| Asthme | 3 | ||
| PEAU ET PHANÈRES | |||
| Éruption cutanée | 10,0 | 5,0 | 8,8 |
| Prurit | 3,1 | 1,7 | 5,9 |
| Zona | s. o. | s. o. | 3,0 |
| Eczéma | s. o. | s. o. | 2,0 |
| Ulcère de la peau | s. o. | s. o. | 2,0 |
| SENS | |||
| Diplopie | 27,6 | 6,7 | 0 |
| Vue brouillée | 15,5 | 4,5 | 0 |
| Autres troubles de la vue | 3,4 | 1,0 | 0 |
| SYSTÈME URO-GÉNITAL |
| Tableau 6 - Fréquence (%) des effets indésirables reliés au traitement dans le cadre des essais cliniques contrôlés par placebo ou comparatifs, menés chez des adultes1 |
|---|
| ADULTES (TRAITEMENT D’APPOINT)2 | PATIENTS ÂGÉS (MONOTHÉRAPIE)3 |
|---|
| Lamotrigine (et autres antiépileptiques) | Placebo (et autres antiépileptiques) | Lamotrigine |
|---|
| Nombre total de patients | (n = 711) | (n = 419) | (n = 102) |
|---|
| Différentes parties de l’organisme/effets indésirables4 | |||
|---|---|---|---|
| Femmes | (n = 365) | (n = 207) | (n = 47) |
| Dysménorrhée | 6,6 | 6,3 | s. o. |
| Troubles menstruels | 5,2 | 5,8 | s. o. |
| Vaginite | 4,1 | 0,5 | 0 |
1 Les patients des études résumées dans les deux premières colonnes prenaient de 1 à 3 antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine en concomitance avec la lamotrigine ou le placebo. Les patients de l’étude résumée dans la dernière colonne ont été comparés à n = 48 patients qui prenaient de la carbamazépine. Les patients peuvent avoir signalé plus d’un effet indésirable en cours de traitement ou à l’arrêt de ce dernier, et peuvent donc être comptabilisés dans plus d’une catégorie.
2 Études 05, 06 et 16 (É.-U.); études 16, 21, 35 et 37 (R.-U.).
3 Étude 105-124-C93.
4 Effets indésirables signalés par au moins 2 % des sujets ayant reçu la lamotrigine comme traitement d’appoint ou en monothérapie.
Tableau 7 - Fréquence des effets indésirables reliés au traitement dans le cadre des essais contrôlés par placebo sur le traitement d’appoint menés chez des adultes et des enfants atteints du syndrome de Lennox-Gastaut1
| Différentes parties de l’organisme/effets indésirables | % des sujets prenant la lamotrigine (n = 79) | % des sujets prenant le placebo (n = 90) |
| Organisme entier : Infection | 13 | 8 |
| Lésions accidentelles | 9 | 7 |
| Syndrome grippal | 5 | 0 |
| Asthénie | 3 | 1 |
| Douleurs abdominales | 3 | 0 |
| Douleurs dorsales | 1 | 0 |
| Œdème du visage | 1 | 0 |
| Anomalie des résultats des épreuves de laboratoire | 1 | 0 |
| Douleurs générales | 1 | 0 |
| Appareil cardiovasculaire : Hémorragie | 3 | 0 |
| Appareil digestif : Vomissements | 9 | 7 |
| Constipation | 5 | 2 |
| Diarrhée | 4 | 2 |
| Nausées | 4 | 1 |
| Anorexie | 3 | 1 |
| Stomatite aphteuse | 1 | 0 |
| Problèmes dentaires | 1 | 0 |
| Système endocrinien : Syndrome de Cushing | 1 | 0 |
| Hypothyroïdie | 1 | 0 |
Systèmes hématologique et lymphatique : Lymphadénopathie | ||
| (tuméfaction des ganglions lymphatiques cervicaux) | 1 | 0 |
| Système nerveux : Ataxie | 4 | 1 |
| Convulsions | 4 | 1 |
| Tremblements | 3 | 0 |
| Agitation | 1 | 0 |
| Coordination | 1 | 0 |
| Étourdissements | 1 | 0 |
| Labilité émotionnelle | 1 | 0 |
| Nervosité | 1 | 0 |
| Vertiges | 1 | 0 |
| Appareil respiratoire : Pharyngite | 14 | 10 |
| Bronchite | 9 | 7 |
| Pneumonie | 3 | 0 |
| Dyspnée | 1 | 0 |
| Peau : Éruptions cutanées | 9 | 7 |
| Eczéma | 4 | 0 |
| Trouble des ongles | 1 | 0 |
| Sens : Blépharite | 1 | 0 |
| Conjonctivite | 1 | 0 |
| Kératite | 1 | 0 |
| Douleur auriculaire | 1 | 0 |
| Douleur oculaire | 1 | 0 |
| Appareil uro-génital : Infection urinaire | 3 | 0 |
| Balanite | 2 | 0 |
| Affection pénienne | 2 | 0 |
1 Les effets indésirables le plus souvent cités chez les enfants de 12 ans ou moins dans les deux groupes traités sont la pharyngite, la fièvre et l’infection.
Effets indésirables signalés après commercialisation
En plus des effets indésirables signalés au cours des essais cliniques effectués sur la lamotrigine, les effets indésirables qui suivent ont été observés chez des patients traités par la lamotrigine commercialisée et chez des patients du monde entier recevant la lamotrigine à l’extérieur d’un contexte d’études cliniques contrôlées. Ces effets ne sont pas énumérés ci-dessus et les données obtenues jusqu’à maintenant sont encore trop limitées pour permettre d’évaluer leur fréquence ou d’établir un lien de causalité.
Tableau 8 – Effets indésirable signalés après commercialisation
| Effets indésirables | Fréquence signalée | |||||||
| Très fréquents > 10 % | Fréquents > 1 % à < 10 % | Peu fréquents > 0,1 % à < 1 % | Rares > 0,01 % à < 0,1 % | Très rares < 0,01 % | ||||
Système sanguin et lymphatique Anomalies hématologiques (coagulation intravasculaire disséminée, anémie hémolytique, neutropénie, leucopénie, pancytopénie, anémie, thrombocytopénie, érythroblastopénie, agranulocytose et anémie aplasique) Lymphadénopathie* | x x | |||||||
Tractus gastro-intestinal Œsophagite§ | ||||||||
Système hépatobiliaire et pancréas Pancréatite§ Augmentations des valeurs des épreuves de la fonction hépatique Atteinte hépatique, y compris insuffisance hépatique* | x x | |||||||
Système immunitaire Réactions s’apparentant aux symptômes du lupus Vascularite§ | x | |||||||
Voies aériennes inférieures Apnée§ | ||||||||
Appareil locomoteur Rhabdomyolyse (observée chez des patients présentant des réactions d’hypersensibilité) | x | |||||||
Système neurologique Méningite aseptique* Hallucinations Exacerbation des symptômes parkinsoniens* Effets extrapyramidaux Choréo-athétose Perturbations des mouvements (tels que des tics et une instabilité) | x | x x x x x | ||||||
Organisme entier Réaction d’hypersensibilité Insuffisance multi-organique Immunosuppression progressive§. | x x |
* Voir renseignements additionnels ci-dessous
§ Les données sont trop limitées pour permettre d’évaluer la fréquence ou d’établir un lien de causalité.
Système hépatique : L’atteinte hépatique survient généralement en concomitance avec des réactions d’hypersensibilité, mais on a rapporté des cas isolés ne présentant pas de signes manifestes d’hypersensibilité.
Système lymphatique : On a signalé des cas de lymphadénopathie en l’absence de réactions d’hypersensibilité chez des patients ayant ou non des antécédents et prenant de la lamotrigine seule ou en association avec d’autres médicaments (y compris d’autres antiépileptiques). L’arrêt du traitement par la lamotrigine ou, dans certains cas, la réduction de la dose a entraîné la disparition de la réaction.
Système neurologique : On a signalé des cas d’exacerbation des symptômes parkinsoniens chez des patients atteints de la maladie de Parkinson, et des cas isolés d’effets extrapyramidaux et de choréo-athétose chez des patients ne souffrant pas de cette maladie.
On a fait état de très rares cas de méningite aseptique chez des patients prenant de la lamotrigine seule ou en association avec d’autres antiépileptiques. L’arrêt du traitement par de la lamotrigine a parfois fait cesser la réaction (voir MISES EN GARDE, Réactions d’hypersensibilité).
Contraceptifs oraux : Après la commercialisation du médicament, des récidives de crises ont été signalées chez des femmes prenant de la lamotrigine et des contraceptifs hormonaux. Dans certains cas, des concentrations sériques réduites de lamotrigine lors de l’administration concomitante d’un contraceptif hormonal ont été documentées. Dans la plupart des cas, les patientes ont répondu à une augmentation de la dose de lamotrigine (voir POSOLOGIE ET ADMINISTRATION, Femmes et contraceptifs oraux; et PRÉCAUTIONS, Interactions médicamenteuses, Contraceptifs oraux).
SURDOSAGE
| Pour connaître les mesures à prendre en cas de surdosage présumé, il faut communiquer avec le centre antipoison de sa région. |
Adultes
Des cas d’ingestion de surdoses allant jusqu’à 15 g, dont certains ont eu une issue fatale, ont été signalés chez des patients traités par la lamotrigine. En général, le surdosage a causé des symptômes tels que le nystagmus, l’ataxie, des crises de type grand mal, des troubles de la conscience, le coma et le ralentissement de la conduction intraventriculaire (élargissement du complexe QRS).
Enfants
Chez les patients de 16 ans ou moins traités par la lamotrigine, les cas de surdosage signalés sont notamment celui d’une fille de 14 ans qui avait ingéré une dose de 3 g et celui d’un garçon de 4 ans qui avait ingéré une dose d’environ 1 g. La fille de 14 ans prenait la lamotrigine sous sa forme commercialisée; après l’ingestion de la dose, elle a perdu connaissance et a été hospitalisée. Elle a reçu un traitement de soutien et s’est rétablie complètement (délai jusqu’au rétablissement non indiqué). Le garçon de 4 ans était somnolent et agité lorsqu’on s’est rendu compte du surdosage et son état s’est détérioré jusqu’au coma de stade II après son hospitalisation. On lui a administré un traitement de soutien et son état s’est rapidement amélioré. Il s’est rétabli complètement en trois jours.
Il n’existe aucun antidote spécifique contre la lamotrigine. Après la prise présumée d’une dose excessive, l’hospitalisation est recommandée. Des mesures générales de soutien sont aussi indiquées, parmi lesquelles la surveillance fréquente des signes vitaux et l’observation étroite du patient. Lorsque c’est indiqué, il est conseillé de provoquer des vomissements ou de procéder à un lavage gastrique. On ne peut affirmer si l’hémodialyse est une méthode efficace pour éliminer la lamotrigine du sang. En quatre heures d’hémodialyse, environ 20 % de la lamotrigine contenue dans l’organisme de six patients souffrant d’insuffisance rénale a été éliminée.
POSOLOGIE ET ADMINISTRATION
Risque de réactions dermatologiques graves
Ne pas dépasser la dose initiale de ratio-LAMOTRIGINE (lamotrigine) ni l’augmentation posologique graduelle recommandées. Une augmentation plus rapide de la dose initiale a été associée à une fréquence accrue de réactions dermatologiques graves (voir MISES EN GARDE), tout comme l’utilisation concomitante d’acide valproïque, en particulier en l’absence d’antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine (voir MISES EN GARDE et PRÉCAUTIONS). Les patients qui ont des antécédents d’éruptions cutanées ou d’allergie causées par d’autres antiépileptiques sont davantage exposés aux éruptions associées à la lamotrigine que les patients qui n’en ont pas (voir MISES EN GARDE et PRÉCAUTIONS).
Renseignements généraux
La lamotrigine doit être ajoutée au traitement antiépileptique en cours.
La lamotrigine est destinée à l’administration par voie orale, avec ou sans aliments. Les comprimés doivent être ingérés entiers. Ils ne doivent pas être croqués ni écrasés (voir RENSEIGNEMENTS PHARMACEUTIQUES).
L’acide valproïque augmente de plus du double la demi-vie d’élimination de la lamotrigine et diminue de moitié sa clairance plasmatique; inversement, les antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine tels que la carbamazépine, la phénytoïne, le phénobarbital et la primidone réduisent la demi-vie d’élimination de la lamotrigine de moitié et doublent sa clairance plasmatique (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). Les Tableaux 9 à 11 résument les posologies de lamotrigine à adopter en raison de ces interactions importantes sur le plan clinique.
La lamotrigine n’influe pas sur la concentration plasmatique des antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine administrés en concomitance; par conséquent, il n’est habituellement pas nécessaire d’ajuster la posologie de ces agents pour maintenir les concentrations plasmatiques thérapeutiques. Lorsqu’on administre la lamotrigine en association avec d’autres antiépileptiques, il faudrait envisager la réévaluation du traitement antiépileptique si les crises sont moins bien maîtrisées, ou encore si des effets indésirables surviennent ou deviennent plus marqués chez le patient. Si l’on doit cesser le traitement par la lamotrigine, une réduction graduelle de la dose sur une période d’au moins deux semaines (réduction d’environ 50 %/semaine) est recommandée à moins que, pour des raisons d’innocuité (c.-à-d. en cas d’éruptions cutanées), un arrêt plus rapide ne s’impose (voir MISES EN GARDE et PRÉCAUTIONS).
On n’a pas établi de relation entre la concentration plasmatique de la lamotrigine et la réponse clinique au traitement. Les ajustements posologiques doivent donc être déterminés d’après la réponse au traitement. Dans le cadre des essais cliniques contrôlés, les doses efficaces de lamotrigine ont généralement produit une concentration plasmatique minimale de lamotrigine à l’état d’équilibre variant entre 1 et 4 µg/mL chez les personnes prenant un ou plusieurs autres antiépileptiques en concomitance. Ces doses de lamotrigine ont été bien tolérées. Comme pour tout autre antiépileptique, on doit adapter la posologie de la lamotrigine à chaque patient, compte tenu des antiépileptiques pris en concomitance.
Femmes et contraceptifs oraux
Instauration du traitement par la lamotrigine chez les femmes qui prennent des contraceptifs oraux
Bien que les contraceptifs oraux augmentent la clairance de la lamotrigine (voir PRÉCAUTIONS, Interactions médicamenteuses), l’augmentation posologique graduelle recommandée ne devrait pas être modifiée uniquement en raison de la prise de tels agents. L’augmentation de la posologie de la lamotrigine doit être faite conformément aux recommandations, selon que celle-ci s’ajoute à l’acide valproïque ou qu’elle accompagne un traitement par un inhibiteur de la glucuroconjugaison de la lamotrigine, avec ou sans valproate.
Ajustement de la dose d’entretien de la lamotrigine
Prise ou instauration de contraceptifs oraux : Chez les femmes qui ne prennent pas d’inducteurs de la glucuroconjugaison de la lamotrigine, il peut être nécessaire d’aller jusqu’à doubler la dose d’entretien cible recommandée, dépendamment de la réponse clinique (voir PRÉCAUTIONS, Interactions médicamenteuses). Dès l’instauration du traitement par contraceptifs hormonaux, on recommande d’augmenter la dose de lamotrigine de 50 à 100 mg/jour, chaque semaine, selon la réponse clinique individuelle. Les augmentations de dose ne doivent pas excéder cet intervalle posologique à moins que la réponse clinique ne permette des augmentations plus importantes.
Interruption de la prise de contraceptifs oraux : Chez les femmes ne prenant pas d’inducteurs de la glucuroconjugaison de la lamotrigine (p. ex. carbamazépine, phénytoïne, phénobarbital, primidone ou rifampine), il sera nécessaire de réduire, dans la plupart des cas, la dose d’entretien de lamotrigine dans une proportion pouvant atteindre 50 % de la dose d’entretien administrée avec les contraceptifs oraux (voir PRÉCAUTIONS, Interactions médicamenteuses). On recommande de réduire graduellement la dose quotidienne de lamotrigine de 50 à 100 mg chaque semaine (à une quantité n’excédant pas 25 % de la dose quotidienne totale chaque semaine) pendant une période de 3 semaines, à moins que la réponse clinique n’indique de procéder autrement.
Femmes prenant d’autres contraceptifs hormonaux ou qui suivent une hormonothérapie substitutive
Hormonothérapie substitutive : Bien qu’on n’ait pas étudié les effets de l’hormonothérapie substitutive ou des autres préparations anticonceptionnelles à base d’hormones sur la pharmacocinétique de la lamotrigine, on peut présumer qu’ils sont semblables à ceux des contraceptifs oraux. Il peut donc être nécessaire, comme dans le cas des contraceptifs oraux, d’ajuster la posologie de la lamotrigine, tout dépendant de la réponse clinique.
Reprise du traitement par la ratio-LAMOTRIGINE
À moins que les avantages potentiels ne surpassent nettement les risques, on recommande de ne pas reprendre l’administration de ratio-LAMOTRIGINE chez les patients qui ont dû interrompre le traitement en raison d’éruptions cutanées associées à cet agent. Toutefois, quelle qu’ait été la raison de l’interruption, si l’on décide de reprendre le traitement par ratio-LAMOTRIGINE, il faut évaluer la nécessité d’utiliser la même posologie initiale. En effet, plus il s’est écoulé de temps depuis la dernière dose, plus il est important d’envisager une reprise à partir de la posologie initiale recommandée. Si la durée de l’interruption dépasse cinq demi-vies, on recommande de s’en remettre à la posologie initiale recommandée et de suivre les lignes directrices. L’administration concomitante d’autres médicaments modifie la demi-vie de la lamotrigine (voir MODE D’ACTION et PHARMACOLOGIE CLINIQUE, Pharmacocinétique).
Adultes et enfants de plus de 12 ans
Ne pas dépasser la dose initiale de ratio-LAMOTRIGINE ni l’augmentation posologique graduelle recommandées. Une augmentation plus rapide de la dose initiale a été associée à une fréquence accrue de réactions dermatologiques graves (voir MISES EN GARDE).
Chez les patients prenant des antiépileptiques dont les interactions pharmacocinétiques avec la lamotrigine sont présentement inconnues, la posologie doit être augmentée comme s’ils recevaient de l’acide valproïque en concomitance et un antiépileptique non inducteur de la glucuroconjugaison de la lamotrigine.
Tableau 9 — Ajout de lamotrigine à l’acide valproïque avec un antiépileptique inducteur de la glucuroconjugaison de la lamotrigine1 chez des patients de plus de 12 ans
| Patients prenant des médicaments qui induisent la glucuroconjugaison de la lamotrigine1 | Patients prenant des médicaments qui n’induisent ni n’inhibent la glucuroconjugaison de la lamotrigine2 | ||
| Avec valproate3 | Sans valproate3 | ||
| Semaines 1 et 2 | 25 mg, 1 f.p.j. | 50 mg, 1 f.p.j. | 25 mg, 1 f.p.j. |
| Semaines 3 et 4 | 25 mg, 2 f.p.j. | 50 mg, 2 f.p.j. | 25 mg, 2 f.p.j. |
| De la 5e semaine jusqu’à la dose d’entretien | Augmentation de 25-50 mg à intervalles de 1 à 2 semaines | Augmentation de 100 mg à intervalles de 1 à 2 semaines | Augmentation de 25-50 mg à intervalles de 1 à 2 semaines |
| Posologie d’entretien habituelle | 50-100 mg, 2 f.p.j. | 150-200 mg, 2 f.p.j. | 50-100 mg, 2 f.p.j. |
1 Les médicaments qui induisent la glucuroconjugaison de la lamotrigine comprennent la carbamazépine, le phénobarbital, la phénytoïne, la primidone, la rifampine, l’association lopinavir-ritonavir et l’association atazanavir-ritonavir. 2 Les médicaments qui n’inhibent ni n’induisent la glucuroconjugaison de la lamotrigine comprennent l’olanzapine, l’oxcarbazépine, le felbamate, la gabapentine, le lévétiracétam, la prégabaline, le topiramate et la zonisamide. 3 L’acide valproïque est un inhibiteur de la glucuroconjugaison de la lamotrigine. | |||
Pour les patients prenant de l’acide valproïque, sans égard à tout autre médicament administré en concomitance, il existe un schéma d’ajustement posologique plus prudent que celui présenté au tableau 9. Les semaines 1 et 2, une dose de 25 mg tous les 2 jours peut être administrée au lieu de 25 mg, 1 fois par jour. Les semaines 3 et 4, une dose de 25 mg, 1 fois par jour, peut être employée au lieu de 25 mg, 2 fois par jour (dose quotidienne totale de 50 mg).
On n’a pas effectué d’essai contrôlé visant à établir l’efficacité ou la posologie optimale de la lamotrigine comme traitement d’appoint chez des patients recevant uniquement des antiépileptiques non inducteurs de la glucuroconjugaison de la lamotrigine ou de l’acide valproïque. Toutefois, les données obtenues à partir d’essais cliniques ouverts indiquent que l’ajout de la lamotrigine dans ces circonstances est associé à une fréquence plus élevée de manifestations cutanées graves ou d’abandons de la lamotrigine dus aux éruptions cutanées, même à la dose quotidienne initiale de 12,5 mg (voir PRÉCAUTIONS, Manifestations cutanées, Tableaux 3 et 4; voir aussi MISES EN GARDE). Les bienfaits escomptés de l’ajout de ratio-LAMOTRIGINE dans ces circonstances doivent être soupesés face aux risques plus élevés de manifestations cutanées graves. Toutefois, si l’administration de ratio-LAMOTRIGINE dans ces circonstances est indiquée sur le plan clinique, il faut procéder à l’ajustement de la posologie avec une extrême prudence, particulièrement pendant les six premières semaines du traitement.
Retrait des antiépileptiques administrés en concomitance chez les adultes
On peut réduire la dose des antiépileptiques administrés en concomitance d’environ 20 % de la dose initiale par semaine, sur une période de 5 semaines. Cependant, cette réduction de la dose peut être plus lente selon les besoins cliniques. Durant cette période, la dose de lamotrigine dépendra de l’effet du médicament à retirer du traitement sur les paramètres pharmacocinétiques de la lamotrigine et de la réponse clinique globale du patient. Le retrait des antiépileptiques inducteurs de la glucuroconjugaison de la lamotrigine (c.-à-d. la phénytoïne, le phénobarbital, la primidone et la carbamazépine) entraînera une augmentation d’environ deux fois la demi-vie d’élimination de la lamotrigine. Dans ces cas, il peut être nécessaire de réduire la dose de lamotrigine. Par contre, le retrait de médicaments inhibiteurs de la glucuroconjugaison de la lamotrigine (c.-à-d. l’acide valproïque) provoquera une diminution de la demi-vie de la lamotrigine et peut nécessiter une dose plus élevée de lamotrigine.
Posologie chez les enfants
Ne pas dépasser la dose initiale de lamotrigine ni l’augmentation posologique graduelle qui sont recommandées. Une augmentation plus rapide de la dose initiale a été associée à une fréquence accrue de réactions dermatologiques graves (voir MISES EN GARDE). L’innocuité et l’efficacité chez les patients de moins de 16 ans n’ont pas été établies pour des indications autres que le syndrome de Lennox-Gastaut.
Les doses initiales et l’augmentation graduelle de la dose, telles que décrites ci-après, sont différentes de celles qui ont été utilisées lors des essais cliniques, mais les doses d’entretien sont identiques. La dose initiale est réduite et les augmentations de la dose sont plus faibles, par rapport aux essais cliniques, parce que les risques de réactions cutanées graves pourraient être plus importants autrement. Par conséquent, il peut s’écouler plusieurs semaines, voire plusieurs mois avant qu’une dose d’entretien personnalisée soit atteinte.
Pour assurer le maintien d’une dose thérapeutique, on doit surveiller le poids des enfants et revoir la dose en cas de variation pondérale.
Chez les patients prenant des antiépileptiques dont les interactions pharmacocinétiques avec la lamotrigine sont présentement inconnues, la posologie doit être augmentée comme s’ils recevaient simultanément de l’acide valproïque.
Tableau 10 — Posologie de lamotrigine chez les enfants recevant de l’acide valproïque sans égard à tout autre médicament administré en concomitance
| Poids corporel | Semaines 1 + 2 0,15 mg/kg, 1 f.p.j. | Semaines 3 + 4 0,3 mg/kg, 1 f.p.j. | De la 5e semaine jusqu’à la dose d’entretien habituelle1 Il est possible d’augmenter la dose de 0,3 mg/kg toutes les 1 à 2 semaines, jusqu’à un maximum de 200 mg/j. La dose d’entretien habituelle est de 1 à 5 mg/kg, 1 f.p.j., administrée en une seule dose ou en 2 doses fractionnées. | |||||
|---|---|---|---|---|---|---|---|---|
| < 9 kg | < 20 lb | Ne pas administrer de la lamotrigine, car les données sont insuffisantes dans le cas des enfants pesant moins de 9 kg. | ||||||
| 9-13 kg | 20-29 lb | 2 mg, tous les 2 jours | 2 mg/jour | Augmenter de 2 mg/jour au maximum, à intervalles de 1 à 2 semaines | ||||
| 14-16 kg | 31-35 lb | 2 mg/jour | 4 mg/jour | Augmenter de 4 mg/jour au maximum, à intervalles de 1 à 2 semaines | ||||
| 17-33 kg | 37-73 lb | 5 mg, tous les 2 jours | 5 mg/jour | Augmenter de 5 mg/jour au maximum, à intervalles de 1 à 2 semaines | ||||
| 34-49 kg | 75-108 lb | 5 mg/jour | 10 mg/jour | Augmenter de 10 mg/jour au maximum, à intervalles de 1 à 2 semaines | ||||
| ≥ 50 kg2 | ≥ 110 lb | 5 mg/jour | 15 mg/jour | Augmenter de 15 mg/jour au maximum, à intervalles de 1 à 2 semaines | ||||
1 Plusieurs semaines ou plusieurs mois peuvent s’écouler avant qu’une dose d’entretien personnalisée soit atteinte.
2 Les données mises à notre disposition sont insuffisantes pour appuyer une posologie en mg/kg chez les patients dont le poids est supérieur à 50 kg.
Tableau 11 — Posologie de la lamotrigine chez les enfants recevant des médicaments qui induisent la glucuroconjugaison de la lamotrigine1,2*, sans acide valproïque
| Poids corporel | Semaines 1 + 2 0,3 mg/kg, 2 f.p.j. | Semaines 3 + 4 0,6 mg/kg, 2 f.p.j. | De la 5e semaine jusqu’à la dose d’entretien habituelle3 Il est possible d’augmenter la dose de 1,23 mg/kg toutes les 1 à 2 semaines, jusqu’à un maximum de 400 mg/jour. La dose d’entretien habituelle est de 2,5 à 5 mg/kg, 2 f.p.j. | |||||
|---|---|---|---|---|---|---|---|---|
| < 9 kg | < 20 lb | Ne pas administrer de la lamotrigine, car les données sont insuffisantes dans le cas des enfants pesant moins de 9 kg. | ||||||
| 9-12 kg | 20-26 lb | 5 mg/jour | 10 mg/jour | Augmenter de 10 mg/jour au maximum, à intervalles de 1 à 2 semaines | ||||
| 13-16 kg | 29-35 lb | 5 mg/jour | 15 mg/jour | Augmenter de 15 mg/jour au maximum, à intervalles de 1 à 2 semaines | ||||
| 17-20 kg | 37-44 lb | 10 mg/jour | 20 mg/jour | Augmenter de 20 mg/jour au maximum, à intervalles de 1 à 2 semaines | ||||
| 21-24 kg | 46-53 lb | 10 mg/jour | 25 mg/jour | Augmenter de 25 mg/jour au maximum, à intervalles de 1 à 2 semaines | ||||
| 25-29 kg | 55-64 lb | 15 mg/jour | 30 mg/jour | Augmenter de 30 mg/jour au maximum, à intervalles de 1 à 2 semaines | ||||
| 30-33 kg | 66-73 lb | 15 mg/jour | 35 mg/jour | Augmenter de 35 mg/jour au maximum, à intervalles de 1 à 2 semaines | ||||
| 34-37 kg | 75-81 lb | 20 mg/jour | 40 mg/jour | Augmenter de 40 mg/jour au maximum, à intervalles de 1 à 2 semaines | ||||
| 38-41 kg | 84-90 lb | 20 mg/jour | 45 mg/jour | Augmenter de 45 mg/jour au maximum, à intervalles de 1 à 2 semaines | ||||
| 42-45 kg | 92-99 lb | 25 mg/jour | 50 mg/jour | Augmenter de 50 mg/jour au maximum, à intervalles de 1 à 2 semaines | ||||
| 46-49 kg | 101-108 lb | 25 mg/jour | 55 mg/jour | Augmenter de 55 mg/jour au maximum, à intervalles de 1 à 2 semaines | ||||
| 50-54 kg | 110-119 lb | 30 mg/jour | 60 mg/jour | Augmenter de 60 mg/jour au maximum, à intervalles de 1 à 2 semaines | ||||
| 55-58 kg | 121-128 lb | 30 mg/jour | 65 mg/jour | Augmenter de 65 mg/jour au maximum, à intervalles de 1 à 2 semaines | ||||
| ≥ 59 kg3 | ≥ 130 lb | 35 mg/jour | 70 mg/jour | Augmenter de 70 mg/jour au maximum, à intervalles de 1 à 2 semaines | ||||
1 Les médicaments qui induisent la glucuroconjugaison de la lamotrigine comprennent la carbamazépine, le phénobarbital, la phénytoïne, la primidone, la rifampine, l’association lopinavir-ritonavir et l’association atazanavir-ritonavir.
2 Peut être administré en 2 doses fractionnées.
3 Plusieurs semaines ou plusieurs mois peuvent s’écouler avant qu’une dose d’entretien personnalisée soit atteinte.
4 Les données mises à notre disposition sont insuffisantes pour appuyer une posologie en mg/kg chez les patients dont le poids est supérieur à 59 kg.
* La dose quotidienne totale peut être divisée
Personnes âgées (≥ 65 ans)
Il n’est pas nécessaire de modifier le schéma posologique recommandé pour les adultes. Il n’y a pas de différence significative dans les données pharmacocinétiques entre ce groupe d’âge et la population adulte en général (voir également MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et EFFETS INDÉSIRABLES).
Atteinte rénale
En présence de dysfonctionnement rénal, la demi-vie d’élimination de la lamotrigine est plus longue (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). Il faut donc user de prudence au moment de déterminer la dose à administrer à une personne dont la fonction rénale est altérée.
Atteinte hépatique
Atteinte hépatique légère ou modérée : On recommande de réduire les doses initiales et intermédiaires ainsi que les doses d’entretien d’environ 50 % chez les patients présentant une atteinte hépatique légère ou modérée (stade A ou B selon la classification de Child-Pugh). Le tableau 12 résume les schémas posologiques basés sur des données pharmacocinétiques. Les doses d’entretien peuvent être ajustées en fonction de la réponse clinique et de la tolérance (voir aussi MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et PRÉCAUTIONS).
Atteinte hépatique grave : On devrait faire preuve de prudence dans les cas de patients épileptiques présentant une atteinte hépatique grave, car aucune expérience clinique n’a été menée avec la lamotrigine chez ce groupe de patients. Il est généralement recommandé de réduire les doses initiales et intermédiaires ainsi que les doses d’entretien d’environ 75 % en présence d’une atteinte hépatique grave (stade C selon la classification de Child-Pugh). Le tableau 13 résume les schémas posologiques basés sur des données pharmacocinétiques. Les doses d’entretien peuvent être ajustées en fonction de la réponse clinique et de la tolérance (voir aussi MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et PRÉCAUTIONS).
Tableau 12 — Posologie chez les patients adultes présentant une atteinte hépatique légère (stade A, classification de Child-Pugh) ou modérée (stade B, classification de Child-Pugh) (D’après les données pharmacocinétiques sur 12 sujets présentant une atteinte hépatique légère et 5 sujets présentant une atteinte hépatique modérée à qui on a administré une dose unique de 100 mg)
| Semaines 1 + 2 | Semaines 3 + 43 | De la 5e semaine jusqu’à la dose d’entretien habituelle2 | |
| Lamotrigine + antiépileptiques inducteurs d’enzymes1 | 25 mg/jour | 50 mg/jour | Pour atteindre la posologie d’entretien, les doses peuvent être augmentées de 50 mg à intervalles de 1 à 2 semaines. |
| Lamotrigine + antiépileptiques inducteurs d’enzymes + acide valproïque | 10 mg/jour | 20 mg/jour | Pour atteindre la posologie d’entretien, les doses peuvent être augmentées de 10 à 20 mg à intervalles de 1 à 2 semaines. |
Lamotrigine + acide valproïque* (± antiépileptiques non inducteurs d’enzymes) | 5 mg/jour | 10 mg/jour | Pour atteindre la posologie d’entretien, les doses peuvent être augmentées de 10 à 20 mg à intervalles de 1 à 2 semaines. |
1 Les antiépileptiques inducteurs d’enzymes comprennent la carbamazépine, le phénobarbital, la phénytoïne et la primidone.
2 Il peut s’écouler plusieurs semaines, voire plusieurs mois avant qu’une dose d’entretien personnalisée soit atteinte.
3 Peut être administrée en deux doses fractionnées.
* D’après les recommandations posologiques du Royaume-Uni.
Tableau 13 — Posologie chez les patients adultes présentant une atteinte hépatique grave (stade C, classification de Child-Pugh) (D’après les données pharmacocinétiques obtenues auprès de 7 sujets présentant une atteinte hépatique grave à qui on a administré une dose unique de 100 mg)
| Semaines 1 + 2 | Semaine 3 + 43 | De la 5e semaine jusqu’à la dose d’entretien habituelle2 | |
| Lamotrigine + antiépileptiques inducteurs d’enzymes1 | 10 mg/jour | 20 mg/jour | Pour atteindre la posologie d’entretien, les doses peuvent être augmentées de 20 mg à intervalles de 1 à 2 semaines. |
| Lamotrigine + antiépileptiques inducteurs d’enzymes + acide valproïque | 5 mg/jour | 10 mg/jour | Pour atteindre la posologie d’entretien, les doses peuvent être augmentées de 5 à 10 mg à intervalles de 1 à 2 semaines. |
Lamotrigine + acide valproïque* (± antiépileptiques non inducteurs d’enzymes) | 5 mg tous les 2 jours | 5 mg/jour | Pour atteindre la posologie d’entretien, les doses peuvent être augmentées de 5 à 10 mg à intervalles de 1 à 2 semaines. |
1 Les antiépileptiques inducteurs d’enzymes comprennent la carbamazépine, le phénobarbital, la phénytoïne et la primidone.
2 Il peut s’écouler plusieurs semaines, voire plusieurs mois avant qu’une dose d’entretien personnalisée soit atteinte.
3 Peut être administrée en deux doses fractionnées.
* D’après les recommandations posologiques du Royaume-Uni.
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Marque commercial : ratio-LAMOTRIGINE
Dénomination commune : Lamotrigine
Nom chimique : 1,2,4-Triazine-3,5-diamine, 6-(2,3-dichlorophenyl)-[USAN]
Nom chimique : 6-(2,3-dichlorophenyl)-1,2,4-triazine-3,5-diamine [Chem. Abstr.]
Formule développée :
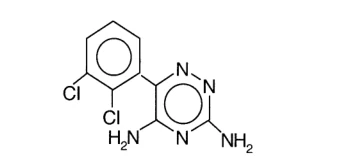
Formule moléculaire : C9H7Cl2N5
Poids moléculaire : 256,09 g/mol
Description : La lamotrigine est une poudre de couleur blanche à crème pâle. Son pKa à 25 °C est de 5,7. Elle est très légèrement soluble dans l’eau (0,017 % p/v) et légèrement soluble dans l’éthanol (0,41 % p/v), le chloroforme (0,11 % p/v) et l’octanol (0,28 % p/v).
Composition
Les comprimés ratio-LAMOTRIGINE contiennent de la lamotrigine et les ingrédients non médicinaux suivants : cellulose, glycolate d’amidon sodique, lactose, polyvidone et stéarate de magnésium. Les comprimés contiennent aussi les agents colorants suivants :
25 mg (comprimés blancs) – Aucun colorant
100 mg (comprimés de couleur pêche) – Jaune soleil FCF sur substrat
150 mg (comprimés de couleur crème) – Oxyde de fer jaune
Stabilité et recommandations pour l’entreposage
Conserver les comprimés ratio-LAMOTRIGINE à la température ambiante (15 °C à 30 °C) dans un endroit sec, à l’abri de la lumière.
Présentation des formes pharmaceutiques
Les comprimés ratio-LAMOTRIGINE à 25 mg sont blancs, plats, à bords biseautés, en forme de bouclier et portent l’inscription gravée « ALTI » au-dessus de « 25 » sur un côté et une rainure de l’autre. Ils sont offerts dans des flacons de 100 comprimés.
Les comprimés ratio-LAMOTRIGINE à 100 mg sont de couleur pêche, plats, à bords biseautés, en forme de bouclier et portent l’inscription gravée « ALTI » au-dessus de « 100 » sur un côté et une rainure de l’autre. Ils sont offerts dans des flacons de 100 comprimés.
Les comprimés ratio-LAMOTRIGINE à 150 mg sont de couleur crème, plats, à bords biseautés, en forme de bouclier et portent l’inscription gravée « ALTI » au-dessus de « 150 » sur un côté et une rainure de l’autre. Ils sont offerts dans des flacons de 60 comprimés.
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie animale
Études in vivo
Dans les études in vivo menées sur des modèles animaux, la lamotrigine possède un profil antiépileptique, d’où son utilité dans le traitement des crises partielles et des crises tonico-cloniques généralisées. La lamotrigine s’est révélée efficace lors du test d’électrochoc maximal (MES), du test de la dose maximale de pentylènetétrazol, du test de décharge épileptique après une stimulation électrique (EEAD) ou visuelle (VEAD). Chez la souris et le rat, la durée d’action de la lamotrigine est supérieure à celle de la phénytoïne, de la carbamazépine, du diazépam et du valproate. La puissance de la lamotrigine est similaire à celle de la phénytoïne (souris), du phénobarbital (rat), de la carbamazépine (rat) et du diazépam (souris) (voir Tableau 10).
Tableau 14 — Puissance et durée d’action de la lamotrigine à la suite de crises induites par un électrochoc maximal
| Médicament | DE50 pour l’abolition du réflexe d’extension des pattes postérieures (mg/kg p.o.) | Durée du maintien de l’activité maximale (heures) |
Lamotrigine Phénytoïne Phénobarbital Carbamazépine Valproate Diazépam | Souris 2,6‒ 3,8 3,5 9,1 6,9 332,4 3,2 | |
Rat 1,9‒ 3,3 19,7 4,7 2,5 238 16,9 | Souris 1‒ 8 8 1 1 0,25 1 | |
Rat 1‒ 8 1 1 0,25 1 1 | ||
Lors d’études à dose unique chez la souris et le rat, les DE50 de la lamotrigine administrée par voie orale étaient comprises entre 1,9 et 3,8 mg/kg. Les signes de toxicité sur le SNC ne se sont produits que lorsque plusieurs DE50 de lamotrigine ont été atteintes; ceux-ci consistaient en une ataxie et des tremblements (à 140 mg/kg) et en des convulsions (à 300 mg/kg chez la souris et à 675 mg/kg chez le rat). Lors d’études à doses multiples menées chez la souris et le rat, les DE50 de cet anticonvulsivant étaient les mêmes. Chez la souris, la lamotrigine a été bien tolérée lorsqu’elle était administrée à raison de doses chroniques pouvant atteindre 30 mg/kg/jour. Chez le rat, les convulsions possiblement liées à l’administration du médicament ont rarement été observées (maximum de 1 animal par groupe de doses comprenant 46 à 49 animaux) et ne sont survenues qu’à la semaine 24 de l’administration chronique de 15 mg/kg/jour par voie orale.
Pharmacocinétique préclinique
Des études ont montré que la lamotrigine s’accumulait dans le rein des rats mâles, se liait aux tissus oculaires contenant de la mélanine chez le rat pigmenté et le macaque de Buffon, et retardait la vidange gastrique chez le rat.Chez le chien, la lamotrigine était considérablement métabolisée en un métabolite 2-N-méthyle ayant produit des allongements de l’intervalle PR et de la durée du complexe QRS sur les tracés ÉCG de cette espèce, lesquels étaient dépendants de la dose. Seules des quantités minimes de ce métabolite (< 0,6 % de la dose de lamotrigine) ont été retrouvées dans l’urine chez l’humain. Des études cliniques chez l’humain ont démontré l’absence de manifestations résultant de ces observations précliniques quant à l’accumulation du médicament dans le rein, à sa liaison avec la mélanine, à la vidange gastrique et aux effets cardiaques.
Études in vitro
Des études pharmacologiques in vitro laissent entrevoir que la lamotrigine agit au niveau des canaux sodiques sensibles au potentiel d’action en stabilisant la membrane neuronale et en empêchant la libération d’acides aminés neurotransmetteurs excitateurs (notamment celle du glutamate et de l’aspartate) qui, semble-t-il, jouent un rôle dans le déclenchement et la propagation des crises épileptiques.
On a démontré que la lamotrigine est un faible inhibiteur de la dihydrofolate réductase in vitro. Par conséquent, il existe un risque d’interférence avec le métabolisme des folates durant le traitement au long cours (voir la section Grossesse). Les études cliniques ont permis de constater qu’elle n’influe pas sur la concentration sanguine de folates ni sur les paramètres hématologiques connexes.
TOXICOLOGIE
Toxicité aiguë
Les valeurs des doses uniques mortelles ont été calculées chez des souris et des rats mâles et femelles ayant reçu la lamotrigine par voies orale et intraveineuse. Le Tableau 11 illustre les valeurs calculées de la DL50.
Tableau 15 — Études de toxicité aiguë
| DL50 (mg/kg) | |||||||||||
| Souris | Rat | ||||||||||
| Voie | Mâles | Femelles | Mâles | Femelles | |||||||
| Orale | 245 | 292 | 205 | 163 | |||||||
| Intraveineuse | 141 | 134 | 107 | 112 | |||||||
Les doses les plus faibles ayant provoqué des décès étaient de 300 mg/kg (voie orale) et de 125 mg/kg (voie i.v.) chez la souris, et de 140 mg/kg (voie orale) et de 100 mg/kg (voie i.v.) chez le rat. Les décès se sont produits seulement une minute après l’administration intraveineuse et 30 minutes après l’administration orale. Le signe le plus grave noté consistait en des convulsions cloniques (rat seulement). Les autres signes aussi observés comprenaient les tremblements, l’ataxie, l’hypoactivité, une baisse de la respiration et l’hypothermie. En règle générale, les survivants se sont rétablis en 24 heures, mais l’hypoactivité a persisté pendant plusieurs jours chez certains animaux.
Toxicité à long terme
Des études de toxicité subaiguë et subchronique (14 à 30 jours) ont été menées chez le rat (voies orale et intraveineuse), le ouistiti (voie orale) et le macaque de Buffon (voie i.v.).
Les effets observés chez le rat, lesquels étaient constamment associés à l’administration orale de lamotrigine, comprenaient une néphropathie non spécifique (mâles, 1 mg/kg/jour), une augmentation du poids du contenu de l’estomac (6,25 mg/kg/jour), une consommation accrue d’eau et une augmentation du débit urinaire (10 mg/kg/jour), une diminution du gain pondéral et de la consommation de nourriture (22,5 mg/kg/jour), et des convulsions (50 mg/kg/jour).
Les ouistitis ont reçu une dose quotidienne unique de lamotrigine de 10 à 100 mg/kg ou 3 doses quotidiennes comprises entre 10 et 50 mg/kg. Les effets suivants ont été observés après l’administration des doses minimales suivantes : baisses légères de la numération des globules blancs, des globules rouges et des valeurs connexes (100 mg/kg/jour ou 22,5 mg/kg/dose tid); manque de coordination après l’administration d’une dose, légère perte pondérale, diminution de la consommation de nourriture (50 mg/kg/jour ou 22,5 mg/kg/dose tid); salivation et vomissements après la prise d’une dose (10 mg/kg/jour ou 22,5 mg/kg/dose tid). Les taux de folates dans le sang, le cerveau et le foie n’ont pas été affectés.
Lors d’une étude de 14 jours menée auprès de macaques de Buffon, les doses quotidiennes de lamotrigine administrées par voie intraveineuse étaient comprises entre 5 et 20 mg/kg. Les effets suivants ont été observés (peu après l’administration du médicament) aux doses minimales suivantes : ataxie, vomissements et baisse de la consommation de nourriture (10 mg/kg); nystagmus (15 mg/kg); agitation, légère perte pondérale (20 mg/kg).
Lors d’études de toxicité chronique orale, des souris ont reçu des doses quotidiennes de lamotrigine pouvant atteindre 60 mg/kg pendant 90 jours. Des rats ont reçu des doses de lamotrigine pouvant atteindre 30 mg/kg/jour pendant 90 jours, 25 mg/kg/jour pendant 6 mois, et jusqu’à 15 mg/kg/jour pendant une année. Le seul effet observé chez la souris était une augmentation du poids du contenu de l’estomac, laquelle était probablement due à un retard de la vidange gastrique (30 et 60 mg/kg/jour).Chez le rat, les effets les plus importants liés au médicament étaient les modifications histopathologiques rénales, lesquelles ont été observées à tous les niveaux de doses; les autres effets constatés étaient similaires à ceux qui ont été documentés lors des études de toxicité subaiguë et subchronique menées chez le rat. On a aussi effectué des évaluations chez d’autres espèces, notamment à l’examen au microscope optique de coupes rénales provenant d’animaux à qui on avait administré de la lamotrigine; on a également effectué des études in vitro sur la fixation de la lamotrigine radiomarquée par le cortex rénal. Ces études n’ont permis de démontrer des effets rénaux que chez les rats mâles, effets qui consistaient en une exacerbation de la modification spontanée des gouttelettes hyalines liée à l’épuration de la globuline α2u dans les tubes proximaux. La globuline α2u est une protéine spécifique synthétisée par le foie du rat mâle seulement. Les gouttelettes hyalines sont des lysosomes secondaires qui contiennent de la globuline α2u. La lamotrigine s’accumule elle aussi dans l’épithélium des tubes proximaux, sous forme d’inclusions rectilignes et cristallines contenant vraisemblablement aussi de la globuline α2u. L’accumulation cellulaire, proportionnelle à la durée de l’administration et à la dose administrée, entraîne une dégénérescence de la cellule, suivie d’une éventuelle régénération. Ces changements sont compatibles avec ceux qui sont associés à la « néphropathie des hydrocarbures légers », une affection spécifique du rat mâle réversible à l’arrêt du traitement et dont on ne trouve pas d’équivalent chez l’humain.
Des macaques de Buffon ont reçu des doses quotidiennes orales de lamotrigine pouvant atteindre 20 mg/kg lors d’études de 13 semaines, 26 semaines et 52 semaines. Les effets notés étaient limités aux animaux ayant reçu 20 mg/kg/jour de lamotrigine et comprenaient l’ataxie post-dose, la léthargie, les tremblements, le manque de coordination locomotrice et les convulsions chez certains animaux de l’étude de 26 semaines. Un gain pondéral plus lent et une perte pondérale transitoire ont été observés avec des doses de seulement 5 mg/kg/jour, mais seulement dans l’étude de 52 semaines.
Cancérogénicité
Aucune indication de cancérogénicité n’a été constatée chez les souris ayant reçu de la lamotrigine par voie orale (10 à 30 mg/kg/jour) pendant une durée maximale de 106 semaines. La lamotrigine ne s’est pas révélée cancérogène dans deux études menées chez des rats ayant reçu des doses de 1 à 10 mg/kg/jour pendant un maximum de 104 semaines (femelles) ou de 112 semaines (mâles). Dans les deux études, le traitement n’a pas affecté la survie.
Mutagénicité
Lors des tests in vitro de mutagénicité microbienne (Ames) ou mammalienne (lymphome de souris), avec ou sans activation métabolique, la lamotrigine n’était pas mutagène. La lamotrigine n’a eu aucun effet sur l’incidence des anomalies chromosomiques de lymphocytes humains en culture exposés à des concentrations pouvant atteindre 1000 μg/mL de lamotrigine, en présence ou en l’absence d’activation métabolique S9. Les concentrations de 500 et 1000 μg/mL, sans activation, étaient cytotoxiques.
In vivo, l’incidence des anomalies chromosomiques des cellules de moelle osseuse de rats n’a pas augmenté après l’administration de doses de lamotrigine pouvant atteindre 200 mg/kg.
Reproduction et tératologie
La lamotrigine ne s’est pas révélée tératogène chez les souris femelles ni chez les rates et les lapines ayant reçu par voie orale des doses de lamotrigine atteignant 14, 4, et 4 fois respectivement la posologie d’entretien maximale actuellement recommandée chez l’être humain (dose quotidienne de 500 mg ou de 7 mg/kg) et ce, lorsqu’on l’a administrée au cours du stade le plus actif de l’organogenèse, ou encore lorsqu’on a amorcé le traitement avant la phase d’organogenèse et qu’on l’a poursuivi tout au long de cette période. Ces mêmes études ont révélé des effets toxiques chez la mère et, par voie de conséquence, chez le fœtus; ces effets se sont traduits par une baisse du poids fœtal et(ou) par un retard d’ossification. On a mené d’autres études de tératologie portant, cette fois, sur l’administration d’iséthionate de lamotrigine par bolus intraveineux à raison de plusieurs fois la dose orale prévue pour l’humain. La lamotrigine administrée par voie intraveineuse a provoqué des convulsions ou des troubles de la coordination chez les rates et les lapines aux doses de 30 mg/kg et de 15 mg/kg, respectivement. La dose de 30 mg/kg a en outre entraîné, chez les rates seulement, une hausse de la mortalité intra-utérine, sans toutefois donner lieu à des manifestations tératogènes.
Dans le cadre d’une autre étude, on a administré des doses quotidiennes de 5, de 10 et de 20 mg/kg de lamotrigine par voie orale à des rates avant et durant la période d’accouplement, ainsi que durant les périodes de gestation et d’allaitement. On a constaté un léger allongement de la période de gestation chez les femelles du groupe traité à raison de 20 mg/kg ayant pu mener cette gestation à terme (22,0 ± 0,0 j c. 21,5 ± 0,5 j chez les sujets témoins non traités). Les doses employées correspondent environ à 1, 1,5 et 3 fois la dose d’entretien maximale actuellement recommandée chez l’être humain (dose quotidienne de 500 mg ou de 7 mg/kg). La même étude a permis d’observer un gain pondéral et une consommation alimentaire moindre chez les femelles de la génération parentale traitées à raison de 20 mg/kg/j que chez les femelles témoins; ces manifestations sont révélatrices des effets toxiques du médicament chez la mère. Par ailleurs, on n’a remarqué aucun effet tératogène chez les petits nés par césarienne. Les effets toxiques chez la mère se sont traduits par une diminution de la taille et du poids fœtaux moyens lorsque la mère avait reçu 20 mg/kg; la fréquence de deux variantes squelettiques a augmenté, tandis que la fréquence d’une variante squelettique a diminué. L’administration des mêmes doses quotidiennes de 5, de 10 et de 20 mg/kg à des rates gravides de la même souche, de la 15e à la 20e journée de gestation seulement, a entraîné, aux doses de 10 et de 20 mg/kg, une toxicité plus marquée chez la mère que celle que l’on avait notée au cours de la première étude; les manifestations toxiques ont été les suivantes : déshydratation, hypothermie, ainsi que ralentissement du gain pondéral et diminution de la consommation alimentaire. Les sujets traités à la dose de 5 mg/kg ont présenté une plus faible diminution du gain pondéral. Chez les rates traitées à la dose de 20 mg/kg, la période de gestation a été prolongée (22,6 j c. 22,0 j chez les sujets témoins non traités); de plus, les effets toxiques du médicament ont entraîné un accroissement du nombre de ratons mort-nés (partie ou totalité de la portée) chez les mères traitées à raison de 10 ou de 20 mg/kg, ainsi qu’une hausse de la mortalité néonatale.
La lamotrigine ne s’est pas révélée tératogène, même à des doses toxiques pour la mère et létales pour le fœtus. Toutefois, aucune étude adéquate et bien contrôlée n’a été menée chez la femme enceinte. Par conséquent, comme les études effectuées sur la reproduction animale ne permettent pas toujours de prévoir la réponse chez l’être humain, la lamotrigine ne doit être administrée à une femme enceinte qu’en cas d’absolue nécessité. Les données provenant des études cliniques montrent que la lamotrigine n’a pas d’incidence sur les concentrations sanguines de folates chez l’adulte; chez le fœtus cependant, ses effets sur la concentration sanguine de folates ne sont pas connus.
RÉFÉRENCES
- 1. Anon. Lamotrigine. Drugs Future 1987; 12(6):595-596.
- 2. Betts T, Goodwin G, Withers RM, Yuen AW. Human safety of lamotrigine. Epilepsia 1991; 32 Suppl 2:S17-S21.
- 3. Binnie CD, van Emde BW, Kasteleijn-Nolste-Trenite DG, de Korte RA, Meijer JW, Meinardi H et al. Acute effects of lamotrigine (BW430C) in persons with epilepsy. Epilepsia 1986; 27(3):248-254.
- 4. Binnie CD, Debets RM, Engelsman M, Meijer JW, Meinardi H, Overweg J et al. Double-blind crossover trial of lamotrigine (Lamictal) as add-on therapy in intractable epilepsy. Epilepsy Res 1989; 4(3):222-229.
- 5. Binnie CD, Van Wieringen A, Meijer JW, Peck AW, de Vries J. Comparison of the effects of lamotrigine and phenytoin on the EEG power spectrum and cortical and brainstem-evoked responses of normal human volunteers. Neuropsychobiology 1989; 21(3):157-169.
- 6. Binnie CD. Lamotrigine. Comprehensive Epileptology Ed M Dam and L Gram New York, Raven Press, 1991;665-670.
- 7. Brodie MJ, Richens A, Yuen AW. Double-blind comparison of lamotrigine and carbamazepine in newly diagnosed epilepsy. UK Lamotrigine/Carbamazepine Monotherapy Trial Group. Lancet 1995; 345(8948):476-479.
- 8. Brodie MJ. Lamotrigine monotherapy: An overview. R Soc Med: Int Congr Symp Ser 1996;(214):43-49.
- 9. Brodie MJ, Overstall PW, Giorgi L. Multicentre, double-blind, randomized comparison between lamotrigine and carbamazepine in elderly patients with newly diagnosed epilepsy. The UK Lamotrigine Elderly Study Group. Epilepsy Res 1999; 37(1):81-87.
- 10. Cohen AF, Ashby L, Crowley D, Land G, Peck AW, Miller AA. Lamotrigine (BW430C), a potential anticonvulsant. Effects on the central nervous system in comparison with phenytoin and diazepam. Br J Clin Pharmacol 1985; 20(6):619-629.
- 11. Cohen AF, Land GS, Breimer DD, Yuen WC, Winton C, Peck AW. Lamotrigine, a new anticonvulsant: pharmacokinetics in normal humans. Clin Pharmacol Ther 1987; 42(5):535-541.
- 12. Depot M, Powell JR, Messenheimer JA, Jr., Cloutier G, Dalton MJ. Kinetic effects of multiple oral doses of acetaminophen on a single oral dose of lamotrigine. Clin Pharmacol Ther 1990; 48(4):346-355.
- 13. Donaldson JA, Glauser TA, Olberding LS. Lamotrigine adjunctive therapy in childhood epileptic encephalopathy (the Lennox Gastaut syndrome). Epilepsia 1997; 38(1):68-73.
- 14. Dulac O, Kaminska A. Use of lamotrigine in Lennox-Gastaut and related epilepsy syndromes. J Child Neurol 1997; 12 Suppl 1:S23-S28.
- 15. Fitton A, Goa KL. Lamotrigine. An update of its pharmacology and therapeutic use in epilepsy. Drugs 1995; 50(4):691-713.
- 16. Goa KL, Ross SR, Chrisp P. Lamotrigine. A review of its pharmacological properties and clinical efficacy in epilepsy. Drugs 1993; 46(1):152-176.
- 17. Jawad S, Oxley J, Yuen WC, Richens A. The effect of lamotrigine, a novel anticonvulsant, on interictal spikes in patients with epilepsy. Br J Clin Pharmacol 1986; 22(2):191-193.
- 18. Jawad S, Richens A, Goodwin G, Yuen WC. Controlled trial of lamotrigine (Lamictal) for refractory partial seizures. Epilepsia 1989; 30(3):356-363.
- 19. Leach MJ, Baxter MG, Critchley MA. Neurochemical and behavioural aspects of lamotrigine. Epilepsia 1991; 32 Suppl 2:S4-S8.
- 20. Loiseau P, Yuen AW, Duche B, Menager T, Arne-Bes MC. A randomized double-blind placebo-controlled crossover add-on trial of lamotrigine in patients with treatment-resistant partial seizures. Epilepsy Res 1990; 7(2):136-145.
- 21. Matsuo F, Bergen D, Faught E, Messenheimer JA, Dren AT, Rudd GD et al. Placebo-controlled study of the efficacy and safety of lamotrigine in patients with partial seizures. U.S. Lamotrigine Protocol 0.5 Clinical Trial Group. Neurology 1993; 43(11):2284-2291.
- 22. Messenheimer J, Ramsay RE, Willmor LJ, Leroy RF, Zielinski JJ, Mattson R et al. Lamotrigine therapy for partial seizures: a multicenter, placebo-controlled, double-blind, cross-over trial. Epilepsia 1994; 35(1):113-121.
- 23. Mikati MA, Schachter SC, Schomer DL, Keally M, Osborne-Shafer P, Seaman CA et al. Long-term tolerability, pharmacokinetic and preliminary efficacy study of lamotrigine in patients with resistant partial seizures. Clin Neuropharmacol 1989; 12(4):312-321.
- 24. Miller AA, Sawyer DA, Roth B, Peck AW, Leach MJ, Wheatley PL et al. Lamotrigine. New Anticonvulsant Drugs Meldrum BS, Porter RJ, Eds London: Libbey, 1986;165-177.
- 25. Motte J, Trevathan E, Arvidsson JF, Barrera MN, Mullens EL, Manasco P. Lamotrigine for generalized seizures associated with the Lennox-Gastaut syndrome. Lamictal Lennox-Gastaut Study Group. N Engl J Med 1997; 337(25):1807-1812.
- 26. Peck AW. Clinical pharmacology of lamotrigine. Epilepsia 1991; 32 Suppl 2:S9-12.
- 27. Posner J, Cohen AF, Land G, Winton C, Peck AW. The pharmacokinetics of lamotrigine (BW430C) in healthy subjects with unconjugated hyperbilirubinaemia (Gilbert's syndrome). Br J Clin Pharmacol 1989; 28(1):117-120.
- 28. Posner J, Holdich T, Crome P. Comparison of lamotrigine pharmacokinetics in young and elderly healthy volunteers. J Pharm Med 1991; 1(3):121-128.
- 29. Richens A, Yuen AW. Overview of the clinical efficacy of lamotrigine. Epilepsia 1991; 32 Suppl 2:S13-S16.
- 30. Richens A. Pharmacokinetics of lamotrigine. In: Richens A., ed. Clinical update on lamotrigine: a novel antiepileptic agent. Wells Medical Limited, Kent, 1992;21-27.
- 31. Sander JW, Patsalos PN, Oxley JR, Hamilton MJ, Yuen WC. A randomized double-blind placebo-controlled add-on trial of lamotrigine in patients with severe epilepsy. Epilepsy Res 1990; 6(3):221-226.
- 32. Schlumberger E, Chavez F, Palacios L, Rey E, Pajot N, Dulac O. Lamotrigine in treatment of 120 children with epilepsy. Epilepsia 1994; 35(2):359-367.
- 33. Smith D, Baker G, Davies G, Dewey M, Chadwick DW. Outcomes of add-on treatment with lamotrigine in partial epilepsy. Epilepsia 1993; 34(2):312-322.
- 34. Timmings PL, Richens A. Lamotrigine as an add-on drug in the management of Lennox-Gastaut syndrome. Eur Neurol 1992; 32(6):305-307.
- 35. Uvebrant P, Bauziene R. Intractable epilepsy in children. The efficacy of lamotrigine treatment, including non-seizure-related benefits. Neuropediatrics 1994; 25(6):284-289.
- 36. Yuen AW. Lamotrigine: a review of antiepileptic efficacy. Epilepsia 1994; 35 Suppl 5:S33-S36.
- 37. Monographie des comprimés LAMICTAL® (lamotrigine), GlaxoSmithKline inc., date de révision : 24 juin 2014, no de contrôle 173417.