


Monographie de produit - Rebyota
1 Indications
REBYOTA (microbiote fécal, vivant) est indiqué pour prévenir :
- la récurrence de l’infection à Clostridioides difficile (ICD) chez les adultes suivant un traitement antibiotique pour une ICD récurrente.
- REBYOTA n’est pas indiqué pour le traitement de l’ICD.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Parmi les 978 adultes ayant reçu REBYOTA, 48,8 % étaient âgés de 65 ans et plus (n = 477) et 25,7 % étaient âgés de 75 ans et plus (n = 251). Les données issues des études cliniques sur REBYOTA ne sont pas suffisantes pour déterminer si les adultes de 65 ans et plus répondent différemment des adultes plus jeunes.
2 Contre-indications
- REBYOTA est contre-indiqué chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 « Formes pharmaceutiques, teneurs, composition et conditionnement ».
4 Posologie et administration
4.2 Posologie recommandée et ajustement posologique
- Administrer une dose de REBYOTA de 24 à 72 heures après la dernière dose des antibiotiques pour l’infection à Clostridioides difficile (ICD). Ne pas administrer pendant l’antibiothérapie pour l’ICD.
- La dose recommandée de REBYOTA est une dose unique de 150 ml de suspension de microbiote par administration rectale.
- Un traitement supplémentaire par REBYOTA peut être administré en cas de récurrence de l’ICD.
- Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique. 4.4 Administration
Avant l’utilisation, décongelez REBYOTA complètement en plaçant la boîte au réfrigérateur entre 2 °C et 8 °C (36 °F et 46 °F) pendant environ 24 heures. La boîte de REBYOTA peut être conservée au réfrigérateur à une température comprise entre 2 °C et 8 °C (36 °F et 46 °F) et utilisée dans un délai de 5 jours, temps de décongélation inclus.
NE PAS décongeler en utilisant une source de chaleur comme un micro-ondes ou de l’eau chaude.
La condensation est normale après la décongélation.
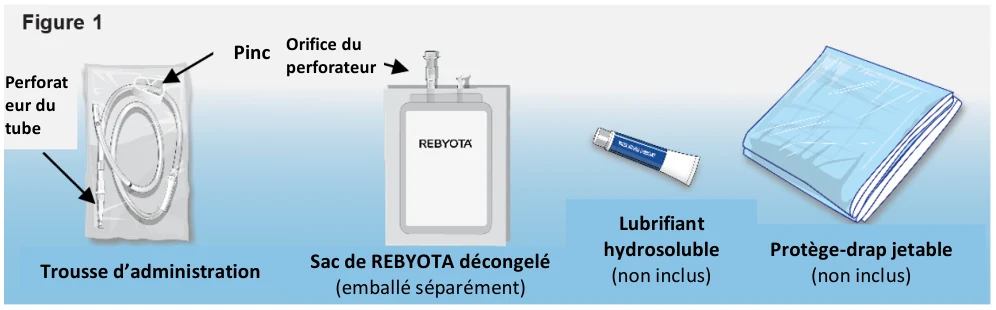
Sortez la boîte contenant le REBYOTA décongelé du réfrigérateur. Retirez le sac contenant le REBYOTA décongelé de l’emballage externe et la notice de l’emballage intérieur. Veuillez NE PAS retirer le sac contenant le REBYOTA décongelé du sac extérieur scellé. Rassemblez les accessoires suivants : une trousse d’administration (fournie), un lubrifiant hydrosoluble (non inclus) et un protège-drap jetable (non inclus) (voir la Figure 1).
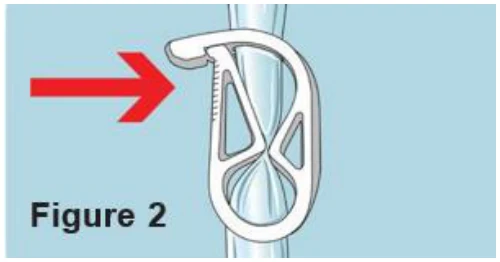
- 1. Ouvrez la trousse d’administration et fermez la pince en la poussant jusqu’à ce qu’elle soit complètement fermée (voir la Figure 2).
- 2.
Retirez la languette de l’orifice du perforateur sur le sac contenant le REBYOTA décongelé et enlevez le capuchon du perforateur du tube d’administration. Insérez le perforateur du tube d’administration dans l’orifice du perforateur du sac contenant le REBYOTA décongelé (voir la Figure 3).
Perforat
eur du
tube
Pinc
e
Orifice du perforateur
Lubrifiant hydrosoluble (non inclus) | ||
Protège-drap jetable (non inclus) | ||
| Trousse d’administration | Sac de REBYOTA décongelé (emballé séparément) | |
N’enlevez PAS d’air du tube d’administration avant l’insertion afin d’éviter la perte de REBYOTA.
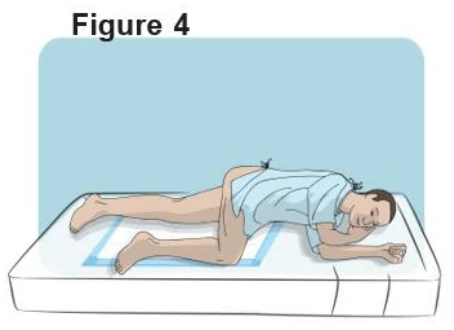
- 3. Préparez le patient pour l’administration en lui demandant de vider sa vessie et son intestin, si possible. Demandez au patient de s’allonger sur le côté gauche en plaçant un protège-drap jetable sous le patient (voir la Figure 4).
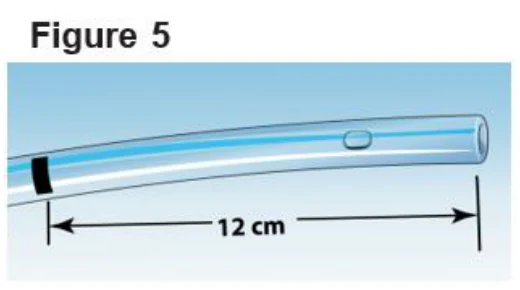
- 4. Appliquez du lubrifiant hydrosoluble sur l’extrémité du tube d’administration. Insérez délicatement l’extrémité du tube d’administration dans le rectum sur environ 12 cm (5 po), en l’orientant légèrement vers le nombril (ombilic) (voir la Figure 5).
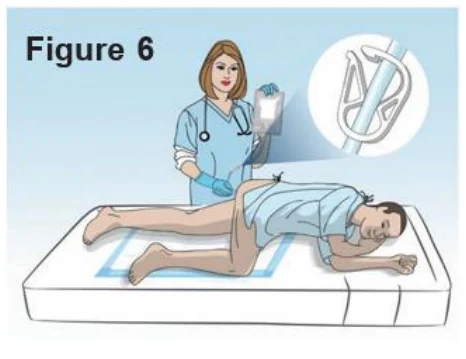
- 5. Pendant toute la durée de la procédure, tenez le tube d’administration avec une main
pour le maintenir en place dans le rectum. Avec l’autre main, ouvrez la pince sur le tube d’administration, puis soulevez graduellement le sac pour permettre 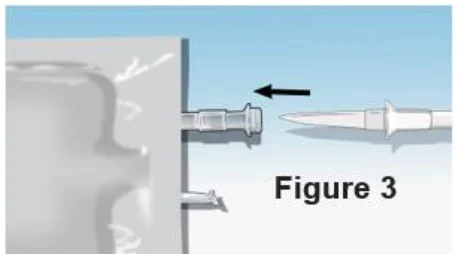
 l’administration de REBYOTA par écoulement gravitaire (voir la Figure 6).
NE laissez PAS le tube d’administration s’affaisser ou s’enrouler, car cela empêchera l’administration de la totalité de la dose.
Ne pressez PAS le sac pour administrer REBYOTA, car cela pourrait être inconfortable pour le patient.
NE suspendez PAS le sac sur un support pour solutions intraveineuses.
- 6. Lorsque la dose entière a été administrée, fermez la pince et retirez ensuite lentement le tube. Prenez soin d’éviter tout écoulement du REBYOTA résiduel qui reste dans le tube.
REMARQUE : Une certaine quantité de REBYOTA restera dans le tube après l’administration.
- 7.
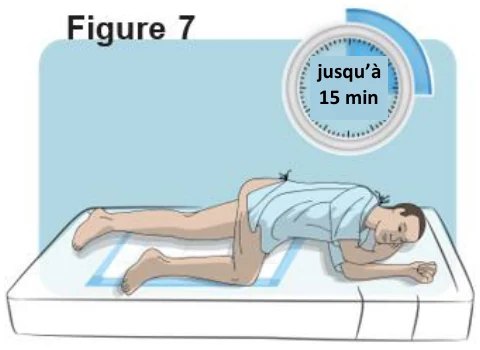
Gardez le patient allongé sur le côté gauche pendant un maximum de 15 minutes pour réduire l’apparition de crampes (voir la Figure 7). Il n’y a aucune restriction quant à l’utilisation des toilettes par le patient.
jusqu’à 15 min
Jetez tous les éléments avec les déchets médicaux.
Informez les patients qu’ils doivent aviser leur médecin s’ils présentent une diarrhée persistante, définie comme l’émission de 3 selles molles ou plus sur une période de 24 heures pendant 2 jours consécutifs, après l’administration de REBYOTA. Informez les patients qu’ils doivent terminer leur antibiothérapie comme indiqué avant l’administration de REBYOTA. REBYOTA ne remplace pas leur traitement antibiotique pour leur infection à C. difficile. Les patients ne doivent pas prendre d’antibiothérapie orale jusqu’à 8 semaines après l’administration de REBYOTA, sauf avis contraire de leur médecin.
4.5 Dose oubliée
S.O.
5 Surdose
Nous n’avons aucune expérience clinique sur le surdosage de REBYOTA. Jusqu’à deux doses ont été administrées dans un délai de 7 jours dans le cadre d’un programme clinique REBYOTA.
6 Formes pharmaceutiques, teneurs, composition et conditionnement
REBYOTA est une suspension de 150 ml de microbiote à dose unique préemballée de 1 × 10⁸ à 5 × 10¹⁰ unités formant colonies (UFC/ml), y compris des Bactéroïdes.
REBYOTA est fourni dans une boîte qui contient une poche de suspension de REBYOTA à dose unique étiquetée.
Une trousse d’administration REBYOTA est emballée séparément pour faciliter l’administration par voie rectale. Pour assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois la marque nominative et le nom non exclusif (principe actif) ainsi que d’autres identificateurs propres au produit, tels que le numéro d’identification numérique de drogue (DIN) et le numéro de lot du produit fourni.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. Tableau 1 : Formes pharmaceutiques, teneurs, composition et conditionnement
7 Mises en garde et précautions
Généralités
Le microbiote fécal, vivant, est mis en suspension dans une solution de polyéthylène glycol 3350 et de chlorure de sodium à 0,9 % pour irrigation. On sait que le PEG 3350 est associé à une irritation gastro-intestinale localisée. L’irrigation avec une solution saline peut être potentiellement nocive chez les personnes qui doivent limiter leur consommation de sodium, comme les patients atteints d’insuffisance cardiaque congestive et d’insuffisance rénale chronique.
Réactions d’hypersensibilité
Ne pas utiliser chez les patients ayant déjà présenté une hypersensibilité à REBYOTA ou à l’un des composants du produit. Un traitement médical approprié doit être immédiatement disponible en cas de réaction anaphylactique aiguë survenant après l’administration de REBYOTA.
Présence potentielle d’allergènes alimentaires
REBYOTA est fabriqué à partir de matières fécales humaines et peut contenir des allergènes alimentaires. On ignore le potentiel de REBYOTA de causer des effets indésirables dus à des allergènes alimentaires.
Agents infectieux transmissibles
Étant donné que REBYOTA est fabriqué à partir de matières fécales humaines, il peut comporter un risque de transmission d’agents infectieux. Toute infection soupçonnée par un médecin qui pourrait avoir été transmise par ce produit doit être signalée par le médecin ou tout autre prestataire de soins de santé à Ferring Pharmaceuticals Inc.
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/ | ||||
| composition | ||||
| Rectale | Suspension (lavement) / 150 ml de 1 × 10⁸ à 5 × 10¹⁰ unités formant colonies (UFC/ml), y compris des Bactéroïdes | Solution d’excipient de PEG/solution saline Moins de 6 grammes de polyéthylène glycol 3350 (PEG) Chlorure de sodium à 0,9 % pour irrigation (solution saline) | ||
7.1 Populations particulières
7.1.1 Grossesse
Aucune étude adéquate et bien contrôlée sur REBYOTA n’a été menée chez les femmes enceintes ou qui allaitent. REBYOTA n’est pas absorbé par voie générale après l’administration rectale, et l’utilisation maternelle ne devrait pas entraîner d’exposition fœtale au médicament.
7.1.2 Allaitement
Aucune étude adéquate et bien contrôlée sur REBYOTA n’a été menée chez les femmes enceintes ou qui allaitent. REBYOTA n’est pas absorbé par voie générale par la mère après l’administration rectale, et l’allaitement ne devrait pas entraîner l’exposition de l’enfant à REBYOTA.
Les bienfaits de l’allaitement pour le développement et la santé doivent être pris en compte, de même que le besoin clinique de REBYOTA pour la mère et tout effet indésirable potentiel de REBYOTA ou de l’affection maternelle sous-jacente sur l’enfant allaité.
7.1.3 Enfants et adolescents
L’innocuité et l’efficacité de REBYOTA chez les personnes de moins de 18 ans n’ont pas été démontrées.
7.1.4 Personnes âgées
Parmi les 978 patients traités par REBYOTA, 48,8 % étaient âgés de 65 ans et plus et 25,7 % étaient âgés de 75 ans et plus. Aucune différence globale quant à l’innocuité et à l’efficacité n’a été observée entre ces sujets et les sujets plus jeunes.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquents après le traitement par REBYOTA (signalés par ≥ 3 % de tous les sujets et à une fréquence supérieure à celle observée avec le placebo) étaient les douleurs abdominales (8,9 %), la diarrhée (7,2 %), la distension abdominale (3,9 %), les flatulences (3,3 %) et les nausées (3,3 %).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
L’innocuité de REBYOTA a été évaluée dans le cadre de 2 études cliniques à répartition aléatoire et à double insu (Étude 1 : NCT03244644 et Étude 2 : NCT02299570) et de 3 études cliniques ouvertes (NCT01925417, NCT02589847, NCT03931941) menées aux États-Unis et au Canada. Au total, 978 adultes âgés de 18 ans et plus ayant des antécédents d’un ou de plusieurs épisodes récurrents d’infection à Clostridioides difficile (ICD) et dont les symptômes étaient maîtrisés 24 à 72 heures après le traitement antibiotique ont été inscrits et ont reçu une ou plusieurs doses de REBYOTA; 595 d’entre eux ont reçu une dose unique de REBYOTA. Dans les 2 études cliniques à répartition aléatoire et à double insu, 131 adultes ont été initialement répartis aléatoirement pour recevoir le placebo et 48 sont passés au groupe REBYOTA pour recevoir une dose sans insu de REBYOTA après une récurrence supplémentaire de l’ICD. Globalement, dans les 5 études, l’âge médian des participants était de 64 ans et 67,2 % étaient des femmes. La distribution raciale et ethnique était la suivante : 93,8 % étaient de race blanche et 2,4 % étaient d’origine hispanique ou latino-américaine. Aucune différence significative n’a été observée entre les groupes de traitement quant aux caractéristiques démographiques. L’Étude 1 et l’Étude 2 excluaient les personnes atteintes de la maladie cœliaque, d’une maladie inflammatoire de l’intestin, du syndrome de l’intestin irritable et de diarrhée chronique. Les personnes présentant ces affections n’ont pas été exclues de l’une des études ouvertes (NCT03931941), et les personnes souffrant d’allergies alimentaires n’ont été exclues d’aucune des 5 études cliniques.
Dans les 5 études cliniques, les participants ont consigné les effets indésirables mentionnés sur demande dans un journal pendant les 7 premiers jours suivant chaque dose de REBYOTA ou de placebo. Les participants ont fait l’objet d’une surveillance pour détecter tous les autres effets indésirables au moyen de questions lors des visites prévues, avec une durée de suivi allant de 6 à 24 mois après la dernière dose. Dans l’Étude 1, un essai multicentrique à répartition aléatoire (2:1), à double insu et contrôlé par placebo mené aux États-Unis et au Canada, 180 adultes âgés de 18 ans et plus ont reçu une dose unique de REBYOTA et 87 ont reçu un placebo. Les participants présentant une récurrence d’ICD (ICDr) au cours des 8 premières semaines suivant l’administration de REBYOTA ou du placebo ont été censurés dans l’analyse au moment de l’ICDr. Au cours des deux premières semaines suivant une dose de REBYOTA ou de placebo, 34 participants (18,9 %) et 24 participants (27,6 %), respectivement, ont été censurés. Dans l’ensemble, pendant la période de suivi de 8 semaines, 47 participants ayant reçu REBYOTA (26,1 %) et 30 participants ayant reçu le placebo (34,5 %) ont été censurés dans l’analyse. Dans une analyse des effets indésirables mentionnés sur demande et mentionnés spontanément qui ont été signalés dans l’Étude 1, les effets indésirables les plus fréquents (définis comme des événements indésirables jugés comme certainement, possiblement ou probablement liés au produit expérimental par l’investigateur) signalés par ≥ 3 % des participants ayant reçu REBYOTA, et à un taux supérieur à celui signalé par les participants ayant reçu le placebo, ont été les douleurs abdominales (8,9 %), la diarrhée (7,2 %), la distension abdominale (3,9 %), les flatulences (3,3 %) et les nausées (3,3 %). Tableau 2 – Effets indésirables dans la population d’évaluation de l’innocuité signalés avec une incidence ≥ 3 % chez les adultes traités par REBYOTA dans la partie à l’insu de l’Étude 1 de phase 3.
| Classification par système et | REBYOTA | Placebo | ||||||
| organe / | n = 180 | n = 87 | ||||||
| Terme privilégié* | (%) | (%) | ||||||
| n (%) | n (%) | |||||||
Gastro-intestinal Douleur abdominale Diarrhée | 16 (8,9) 13 (7,2) | 6 (6,9) 3 (3,4) | ||||||
| Distension abdominale | 7 (3,9) | 2 (2,3) | ||||||
| Flatulence | 6 (3,3) | 0 | ||||||
| Nausées | 6 (3,3) | 1 (1,1) | ||||||
* Effets indésirables survenus dans les 8 semaines suivant l’administration de REBYOTA ou du placebo.
La plupart des effets indésirables sont survenus au cours des 2 premières semaines suivant le traitement. Par la suite, la proportion de patients ayant présenté des effets indésirables a diminué dans les 2 semaines suivantes. Au-delà de 2 semaines après le traitement, seuls quelques effets indésirables isolés ont été signalés. La plupart des effets indésirables du médicament étaient d’intensité légère à modérée. Aucun effet indésirable mettant la vie en danger n’a été signalé.
Effets indésirables graves
Dans une analyse regroupée des 5 études cliniques, 10,1 % (60/595) des participants ayant reçu REBYOTA (1 dose seulement) et 7,2 % (6/83) des participants ayant reçu le placebo ont signalé un événement indésirable grave dans les 6 mois suivant la dernière dose du produit expérimental. Aucun de ces événements n’a été considéré comme étant lié au produit expérimental.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Troubles cardiaques : Bradycardie (0,2 %).
Troubles gastro-intestinaux : Constipation (2,6 %), inconfort anorectal (1,3 %), proctalgie (0,7 %), hémorragie rectale (0,5 %), inconfort abdominal (0,4 %), dyspepsie (0,4 %), hématochézie (0,3 %), vomissements (0,3 %), hémorroïdes (0,2 %), syndrome de l’intestin irritable (0,2 %).
Troubles généraux et anomalies au site d’administration : Pyrexie (1,5 %), frissons (1,4 %), fatigue (0,5 %), malaise (0,3 %).
Infections et infestations : Infection à Clostridium difficile (0,4 %), gastro-entérite virale (0,2 %).
Investigations : Baisse de la tension artérielle diastolique (0,6 %), augmentation de la tension artérielle (0,2 %).
Troubles du métabolisme et de la nutrition : Diminution de l’appétit (0,2 %).
Troubles du système nerveux : Étourdissements (0,3 %), maux de tête (0,3 %).
Troubles cutanés et du tissu sous-cutané : Hyperhidrose (0,2 %), éruption cutanée (0,2 %).
Troubles vasculaires : Hypotension (0,8 %).
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
S.O.
Conclusions après la mise en marché
S.O.
8.5 Effets indésirables observés après la commercialisation
La majorité des effets indésirables du médicament signalés après la mise en marché appartenaient à la classe par système et organe des « troubles gastro-intestinaux » et comprenaient 4 événements de diarrhée, 1 événement de douleur abdominale, 1 événement de selles décolorées et 1 événement de nausées, observés chez un total de 4 patients.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
S.O.
9.3 Interactions médicament-comportement
L’interaction de REBYOTA avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis ou consommation d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
Étant donné que REBYOTA n’est pas absorbé dans l’organisme, on ne s’attend à aucune interaction médicament-médicament d’ordre métabolique.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le mode d’action exact de REBYOTA n’a pas été établi.
10.2 Pharmacodynamie
Dans l’Étude 1 (essai 2017-01), la réussite du traitement a été associée à une augmentation des bactéries des classes Clostridia et Bacteroidia et à une diminution des bactéries des classes Gammaproteobacteria et Bacilli. L’analyse du séquençage fécal a montré que la composition du microbiome des sujets ayant obtenu un succès thérapeutique a été significativement modifiée dans un délai d’une semaine après le traitement à l’étude pour ressembler plus étroitement à la composition de REBYOTA, et ce changement s’est poursuivi pendant au moins 6 mois après le traitement. Ces changements étaient significativement plus importants chez les patients qui répondaient au traitement par REBYOTA que chez les patients répondants traités par placebo.
10.3 Pharmacocinétique
REBYOTA est constitué de microbiote et n’est pas absorbé par voie générale. Par conséquent, aucune étude pharmacocinétique n’a été menée.
11 Conservation, stabilité et mise au rebut
REBYOTA contient des microorganismes vivants. Il est important de respecter les exigences relatives à la conservation.
La durée de conservation de REBYOTA est de trente-six (36) mois dans un congélateur ultra-froid à compter de la date de fabrication.
Dès la réception :
REBYOTA peut être conservé soit dans un congélateur ultra-froid à une température comprise entre -60 °C et -90 °C (-76 °F et -130 °F) jusqu’à sa date de péremption, soit au réfrigérateur entre 2 °C et 8 °C (36 °F et 46 °F) jusqu’à 5 jours (incluant la période de décongélation de 24 heures).
Avant l’utilisation :
Avant l’utilisation, décongelez REBYOTA complètement en plaçant la boîte au réfrigérateur entre 2 °C et 8 °C (36 °F et 46 °F) pendant environ 24 heures.
NE PAS décongeler à température ambiante ou en utilisant une source de chaleur comme un micro-ondes ou de l’eau chaude.
NE PAS recongeler une fois décongelé.
Pour connaître les conditions d’entreposage de la trousse d’administration REBYOTA, suivez les instructions d’utilisation fournies avec celle-ci.
Jetez tous les éléments avec les déchets médicaux.
12 Particularités de manipulation du produit
REBYOTA ne doit être administré que lorsqu’il est complètement décongelé.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : Microbiote fécal, vivant
Nom chimique : S.O.
Formule moléculaire et masse moléculaire : S.O.
Structure : S.O.
Propriétés physicochimiques : S.O.
Norme pharmaceutique : S.O.
Caractéristiques du produit :
REBYOTA est un microbiote fécal opaque, vivant, en suspension pour administration par voie rectale. REBYOTA est fabriqué à partir de matières fécales humaines provenant de donneurs individuels qualifiés. La matière fécale humaine fait l’objet de tests de dépistage de divers agents pathogènes transmissibles. Les donneurs n’ont pas de restrictions alimentaires en ce qui concerne les allergènes alimentaires potentiels. Le microbiote fécal, vivant, en suspension est le filtrat généré par le traitement de la matière fécale dans un rapport prédéfini avec une solution de polyéthylène glycol (PEG) 3350 et une solution saline. Chaque dose de 150 ml de REBYOTA contient entre 1 x 10⁸ et 5 x 10¹⁰ unités formant colonies (UFC) par ml de microbes fécaux, y compris > 1 x 10⁵ UFC/ml de Bactéroïdes, et contient moins de 6 grammes de PEG 3350 dans une solution saline. En vue d’assurer l’uniformité et la qualité, la suspension est testée et traitée selon les bonnes pratiques de fabrication (BPF) en vigueur afin de fournir un médicament stable et cryoconservé.
14 Études cliniques
14.1 Études cliniques par indication
Infection à Clostridioides difficile (ICD)
Tableau 3 – Résumé des données démographiques des patients dans les études cliniques principales sur l’infection à Clostridioides difficile (ICD)
| No de l’essai | Plan de l’essai | Posologie, voie | Nombre de sujets (n) | Âge moyen (tranche) | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
Étude 1 (2017-01 / NCT 03244644) | Étude multicentrique, prospective, à répartition aléatoire, à double insu et contrôlée par placebo | FE 999322 et placebo; un lavement rectal | 262 (FE 999322 N = 180, placebo N = 85 | 60,1 (19 à 93) | Femmes n = 181 (69 %) Hommes n = 81 (31 %) | ||
Étude 2 (2014-01 / NCT 02299570) | Étude multicentrique, prospective, à répartition aléatoire, à double insu et contrôlée par placebo | FE 999322 et placebo; 2 lavements rectaux à 7 ± 2 jours d’intervalle (Groupe A : 2 × FE 999322, Groupe B : 2 × placebo, Groupe C : 1 × FE 999322 et 1 × placebo) | 128 (Groupe A, N = 42, Groupe B, N = 44, Groupe C, N = 42) | 61,1 (18 à 92) | Femmes n = 79 (61,7 %) Hommes n = 49 (38,3 %) | ||
L’efficacité de REBYOTA a été évaluée à l’aide d’une analyse bayésienne des données provenant d’une étude de phase 3 multicentrique, à répartition aléatoire, à double insu et contrôlée par placebo (Étude 1), qui a formellement intégré les taux de réussite du traitement d’une étude de phase 2 contrôlée par placebo (NCT02299570; appelée Étude 2). Les adultes inscrits aux deux études étaient âgés de 18 ans ou plus et avaient reçu un diagnostic confirmé d’ICD récurrente (un ou plusieurs épisodes dans l’Étude 1; deux ou plusieurs épisodes dans l’Étude 2), définie comme la présence de diarrhée (émission de 3 selles molles ou plus au cours d’une période de 24 heures pendant 2 jours consécutifs) et un résultat positif au test de dépistage des toxines ou des souches toxicogènes de C. difficile dans les selles, ou la survenue d’au moins deux épisodes d’ICD grave nécessitant une hospitalisation au cours de la dernière année. Les adultes inscrits devaient avoir terminé au moins 10 jours consécutifs d’antibiothérapie et leur ICD devait être maîtrisée (< 3 selles non formées/molles, c.-à-d. de type 6 ou 7 à l’échelle des selles de Bristol, par jour pendant 2 jours consécutifs). Un délai d’élimination de l’antibiotique d’au moins 24 heures et d’un maximum de 72 heures (Étude 1) était requis avant l’administration du traitement à l’étude attribué. Dans l’Étude 1, les adultes inscrits ont été répartis aléatoirement selon un rapport de 2:1 pour recevoir une dose unique de REBYOTA ou de placebo, respectivement. Dans l’Étude 2, les participants ont été répartis aléatoirement selon un rapport de 1:1:1 pour recevoir deux doses de REBYOTA, deux doses de placebo ou une dose de REBYOTA et une dose de placebo, administrées à 7 ± 2 jours d’intervalle. Seules les données du groupe recevant une dose unique de REBYOTA et du groupe recevant le placebo de l’Étude 2 ont été intégrées aux données d’efficacité de l’Étude 1 au moyen d’une approche de modélisation hiérarchique bayésienne.
Dans l’ensemble d’analyse de l’efficacité intégré, le profil démographique et les caractéristiques de l’ICD récurrente au début de l’étude chez les adultes traités étaient semblables dans les groupes REBYOTA et placebo. Dans l’Étude 1, 262 adultes au total ont été répartis aléatoirement et traités, dont 177 ont reçu REBYOTA et 85 ont reçu le placebo. Les adultes avaient un âge moyen de 60,1 ans, et 45,4 % étaient âgés de 65 ans ou plus. Les participants étaient principalement de race blanche (92,0 %) et de sexe féminin (69,1 %). Dans cette étude, 32,8 % des sujets avaient des antécédents d’un épisode antérieur d’une ICD récurrente et les sujets restants avaient des antécédents de 2 épisodes antérieurs ou plus d’une ICD récurrente. Dans l’Étude 1, 87,4 % des adultes avaient reçu la vancomycine seule avant le traitement.
Dans l’Étude 2, 39 adultes ont reçu une dose de REBYOTA et une dose de placebo et 43 adultes ont reçu deux doses de placebo. Dans les deux groupes, les adultes avaient un âge moyen de 59,8 ans, et 42,7 % étaient âgés de 65 ans ou plus. La plupart étaient de race blanche (97,6 %) et de sexe féminin (63,4 %). Dans cette étude, 89,0 % des adultes avaient reçu la vancomycine avant le traitement.
La réussite du traitement était définie comme l’absence de diarrhée liée à l’ICD dans les 8 semaines suivant le traitement à l’insu. La diarrhée liée à l’ICD était définie comme l’émission de ≥ 3 selles non formées/molles sur une période de ≤ 24 heures pendant au moins 2 jours consécutifs et un résultat positif au test de dépistage de la toxine de C. difficile dans les selles au moment de la diarrhée.
Selon l’analyse bayésienne, qui intègre le taux de réussite du traitement de l’Étude 2, le taux estimé de réussite du traitement était significativement plus élevé dans le groupe traité par REBYOTA (70,6 %) que dans le groupe recevant le placebo (57,5 %) jusqu’à 8 semaines après la fin du traitement à l’insu, produisant un taux de réussite plus élevé de 13,1 % (intervalle de crédibilité à 95 % : 2,3 à 24,0) dans le groupe traité par REBYOTA comparativement au groupe recevant le placebo. La probabilité postérieure que REBYOTA soit supérieur au placebo était de 99,1 % (tableau 4).
Tableau 4 – Résultats sur l’efficacité : Réussite du traitement 8 semaines après le traitement (population en ITTm*)
ICr = intervalle de crédibilité.
* La population en intention de traiter modifiée (ITTm) comprend tous les sujets répartis aléatoirement à l’exception des : 1) sujets qui se sont retirés avant le traitement; 2) sujets chez qui le traitement a été tenté, mais pas terminé; 3) sujets qui ont abandonné l’étude avant l’évaluation des résultats du traitement pour le critère d’évaluation principal si la raison de l’abandon n’était pas liée aux symptômes d’ICD.
# Le seuil prédéfini était de 0,975.
L’Étude 1 a également évalué la réponse clinique soutenue, définie comme la réussite du traitement à 8 semaines et l’absence d’épisodes d’ICD jusqu’à 6 mois après la dernière dose pendant la période à l’insu. La différence dans les taux de réponse clinique soutenue (9,1 %; IC à 95 % : -3,6 % à 21,7 %) n’était pas statistiquement significative entre les groupes REBYOTA (65,5 %) et placebo (56,5 %).
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16 Toxicologie non clinique
Aucune étude sur les animaux n’a été effectuée pour évaluer le potentiel cancérogène ou mutagène ou pour déterminer si REBYOTA affecte la fertilité chez les mâles et les femelles.
| Paramètre | Moyenne de REBYOTA (ICr à 95 %) | Moyenne du placebo (ICr à 95 %) | Effet du traitement | ||
| (REBYOTA – Placebo) | |||||
| Moyenne | |||||
| (ICr à 95 %) | |||||
| Taux de réussite du traitement estimé par le modèle (%) | 70,6 (64,1 à 76,8) | 57,5 (48,1 à 67,1) | 13,1 (2,3 à 24,0) | ||
| Probabilité postérieure de supériorité | - | - | 0,991# | ||