


Monographie de produit - Risedronate (Sanis Health, 5 mg, 30 mg)
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme pharmaceutique et teneur | Ingrédients non médicinaux d’importance clinique |
| Orale | Comprimés de 5 mg, 30 mg, 35 mg | Lactose monohydraté Pour obtenir une liste complète, veuillez consulter la section Formes pharmaceutiques, composition et conditionnement. |
INDICATIONS ET UTILISATION CLINIQUE
RISEDRONATE (risédronate sodique) est indiqué pour :
- la prévention et le traitement de l’ostéoporose chez la femme ménopausée;
- le traitement de l’ostéoporose chez les hommes, dans le but d’augmenter la densité minérale osseuse;
- la prévention et le traitement de l’ostéoporose induite par les glucocorticoïdes chez les hommes et les femmes;
- la maladie osseuse de Paget.
Traitement de l’ostéoporose postménopausique : Dans le traitement des femmes ménopausées exposées aux fractures en raison d’ostéoporose, RISEDRONATE prévient les fractures ostéoporotiques vertébrales et non vertébrales (fractures de fragilité) et accroît la densité minérale osseuse (DMO) à tous les points du squelette mesurés d’importance clinique dans les fractures ostéoporotiques, y compris la colonne vertébrale, la hanche et le poignet.
L’ostéoporose peut être confirmée par la présence ou des antécédents de fractures ostéoporotiques, ou par la découverte d’une faible masse osseuse (c’est-à-dire au moins 2 É.-T. en dessous de la moyenne préménopausique).
Pour la prévention de l’ostéoporose chez les patientes ménopausées présentant un risque d’être atteintes d’ostéoporose, RISEDRONATE maintient ou accroît la DMO à tous les points du squelette d’importance clinique.
L’emploi de RISEDRONATE peut être envisagé chez les femmes ménopausées susceptibles de souffrir d’ostéoporose et chez lesquelles le but clinique est de maintenir la masse osseuse et de réduire le risque de fracture.
Les facteurs tels que les antécédents familiaux d’ostéoporose (particulièrement les antécédents maternels), l’âge, une fracture antérieure, le tabagisme, une DMO modérément faible, un taux élevé de renouvellement osseux, une faible ossature, la race blanche ou asiatique et une ménopause précoce sont associés à un risque accru d’ostéoporose et de fracture.
Restrictions d’emploi importantes : La durée optimale du traitement n’a pas été déterminée, aussi la nécessité de poursuivre l’administration du médicament doit-elle être réévaluée à intervalles périodiques (voir POSOLOGIE ET ADMINISTRATION).
Maladie osseuse de Paget : L’emploi de RISEDRONATE est indiqué chez les personnes atteintes de la maladie osseuse de Paget (osteitis deformans) dont le taux de phosphatases alcalines est au moins deux fois plus élevé que la limite supérieure de la normale, ou qui présentent des symptômes ou des risques de complications futures associées à leur maladie, en vue d’obtenir une rémission (retour à la normale du taux sérique de phosphatases alcalines).
Personnes âgées : Dans les études portant sur l’administration du risédronate pour le traitement de l’ostéoporose, 26 % à 46 % des patientes étaient âgées de 65 à 75 ans, et 10 % à 23 % avaient plus de 75 ans. Aucune différence globale n’a été observée quant à l’efficacité ou à l’innocuité entre les personnes âgées et les sujets plus jeunes (< 65 ans) dans les études susmentionnées (voir ESSAIS CLINIQUES).
Enfants : L’innocuité et l’efficacité chez l’enfant et l’adolescent en pleine croissance n’ont pas été établies.
CONTRE-INDICATIONS
- Les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier. Pour obtenir une liste complète, veuillez consulter la section FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT.
- Hypocalcémie (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités).
MISES EN GARDE ET PRÉCAUTIONS
Généralités
L’hypocalcémie et les autres troubles du métabolisme osseux et minéral doivent être traités efficacement avant l’instauration d’un traitement par RISEDRONATE (risédronate sodique).
Il est important pour tous les patients, surtout les sujets atteints de la maladie de Paget dont le renouvellement osseux est significativement élevé, de prendre suffisamment de calcium et de vitamine D (voir INTERACTIONS MÉDICAMENTEUSES).
RISEDRONATE doit être pris à jeun, au moins 30 minutes avant le premier aliment de la journée. Des directives posologiques complètes (voir POSOLOGIE ET ADMINISTRATION) sont fournies afin de vous permettre d’administrer correctement chaque traitement par le risédronate sodique.
Appareil digestif
Les bisphosphonates peuvent causer des troubles des voies digestives supérieures comme la dysphagie, l’œsophagite, l’ulcère de l’œsophage et l’ulcère gastrique (voir EFFETS INDÉSIRABLES). Comme l’administration de certains bisphosphonates a été associée à une œsophagite et à des ulcères de l’œsophage, les patients doivent prendre RISEDRONATE en position verticale (c.-à-d. assise ou debout) et avec suffisamment d’eau ordinaire (> 120 mL), pour faciliter le passage dans l’estomac et réduire au minimum le risque de survenue de telles réactions. Les patients ne doivent pas s’allonger pendant au moins 30 minutes après avoir pris le médicament. Les professionnels de la santé doivent particulièrement faire preuve de vigilance et souligner l’importance des recommandations posologiques aux patients ayant des antécédents de troubles œsophagiens (p. ex., inflammation, rétrécissement, ulcère ou troubles de la motilité).
Appareil locomoteur
Ostéonécrose de la mâchoire : Des cas d’ostéonécrose de la mâchoire ont été signalés après la commercialisation du produit chez des patients traités par des bisphosphonates ainsi que par d’autres bisphosphonates administrés par voie orale ou intraveineuse, y compris, sans s’y limiter, des patients cancéreux sous traitement et des patients ayant subi des interventions dentaires effractives, telles qu’un traitement de canal ou une extraction dentaire (voir EFFETS INDÉSIRABLES, Effets indésirables signalés après la commercialisation du produit).
Avant d’entreprendre un traitement par RISEDRONATE, il convient de subir un examen dentaire de routine. Les patients qui présentent des facteurs de risque (p. ex. cancer, immunodépression, chimiothérapie, prise d’inhibiteurs de l’angiogenèse, radiothérapie de la tête et du cou, prise de corticostéroïdes, mauvaise hygiène dentaire et diabète) devraient consulter un dentiste et recevoir des soins dentaires préventifs appropriés avant de commencer un traitement par RISEDRONATE.
Pendant un traitement par le risédronate sodique, le patient doit maintenir une bonne hygiène buccale, aller régulièrement chez le dentiste et signaler sans tarder tout symptôme buccodentaire. Il doit également, dans la mesure du possible, éviter toute intervention dentaire effractive, mais continuer de se faire nettoyer les dents régulièrement et maintenir une bonne hygiène buccodentaire. En ce qui concerne les patients qui doivent subir une intervention dentaire, on ne dispose d’aucune donnée indiquant si l’interruption du traitement par le bisphosphonate avant l’intervention pourrait réduire le risque d’ostéonécrose de la mâchoire. Une ostéonécrose de la mâchoire apparaissant pendant un traitement par des bisphosphonates peut être aggravée si une intervention chirurgicale est pratiquée dans la zone atteinte. Le médecin traitant doit orienter sa prise en charge des patients qui subissent des interventions dentaires en se fiant à son jugement clinique et en évaluant les risques par rapport aux avantages.
Fractures fémorales sous-trochantériennes et diaphysaires atypiques
Des fractures atypiques du corps du fémur dites « à faible énergie » ou attribuables à un traumatisme léger ont été signalées chez des patients traités par des bisphosphonates. Ces fractures peuvent se produire n’importe où dans la diaphyse fémorale, juste au-dessous du petit trochanter jusqu’au-dessus de la saillie sus-condylienne; elles ont une orientation transversale ou oblique courte, sans signes probants de comminution osseuse.
Les fractures fémorales atypiques surviennent le plus souvent après un léger traumatisme ou en l’absence de traumatisme dans la région atteinte. Elles peuvent être bilatérales et de nombreux patients signalent des douleurs prodromiques dans la région atteinte, qui se manifestent habituellement sous forme d’une douleur sourde au niveau de la cuisse quelques semaines ou quelques mois avant la fracture complète. Il a en outre été signalé que ces fractures guérissaient mal.
La présence d’une fracture atypique doit être soupçonnée chez tout patient ayant déjà reçu un traitement par un bisphosphonate et qui présente des douleurs à la cuisse ou à l’aine. En outre, la possibilité d’une fracture fémorale incomplète doit être écartée. Les patients présentant une fracture atypique doivent également subir une évaluation visant à déceler les signes et symptômes de fracture du membre controlatéral. L’interruption du traitement par les bisphosphonates doit être envisagée en attendant les résultats d’une évaluation des risques et des bienfaits. Bien qu’aucun lien de cause à effet n’ait été établi, le rôle des bisphosphonates ne peut être écarté.
Douleur musculosquelettique : Les comptes rendus de pharmacovigilance font état de patients ayant connu des douleurs osseuses, articulaires et/ou musculaires intenses et parfois invalidantes un jour ou plusieurs mois après la prise de bisphosphonates (voir EFFETS INDÉSIRABLES). Dans la plupart des cas, les symptômes se sont atténués après l’arrêt du traitement. Dans un sous-groupe de patients, l’administration du même médicament ou d’un autre bisphosphonate a provoqué la réapparition des symptômes. En cas de symptômes graves, envisager l’interruption du traitement.
Fonction ophtalmologique
Des troubles oculaires comprenant la conjonctivite, l’uvéite, l’épisclérite, l’iritis et la sclérite ont été signalés lors du traitement par le risédronate sodique. Les patients présentant d’autres troubles oculaires qu’une conjonctivite non compliquée doivent être adressés à un ophtalmologiste en vue d’une évaluation. En cas de symptômes inflammatoires oculaires, il peut être nécessaire d’interrompre le traitement.
Fonction rénale
Le risédronate sodique n’est pas recommandé chez les patients atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min).
Populations particulières
Enfants : L’innocuité et l’efficacité du risédronate sodique chez l’enfant et l’adolescent en pleine croissance n’ont pas été établies.
Femmes enceintes : Le risédronate sodique n’est pas destiné à être utilisé pendant la grossesse. Il n’existe aucune étude sur l’emploi du risédronate sodique chez les femmes enceintes.
Femmes qui allaitent : Le risédronate sodique ne doit pas être utilisé chez les mères qui allaitent. On ignore si le risédronate est excrété dans le lait maternel chez l’humain. Le risédronate a été détecté chez des ratons exposés à des rates en lactation pendant une période de 24 heures après l’administration de la dose, ce qui indique un faible degré de transfert dans le lait. Comme de nombreux médicaments sont excrétés dans le lait maternel chez l’humain et comme les bisphosphonates peuvent avoir des effets indésirables graves chez le nourrisson, on devrait soit cesser l’allaitement, soit mettre fin à l’administration du médicament, en tenant compte de l’importance du médicament pour la mère.
Personnes âgées : Dans les études portant sur le traitement de l’ostéoporose par le risédronate sodique, de 26 % à 46 % des patients avaient entre 65 et 75 ans, tandis que de 10 % à 23 % des patients avaient plus de 75 ans. Dans l’ensemble, on n’a pas observé de différences sur le plan de l’innocuité et de l’efficacité entre ces sujets et les sujets plus jeunes (< 65 ans) dans ces études sur l’ostéoporose (voir ESSAIS CLINIQUES).
Surveillance et épreuves de laboratoire
Ostéonécrose de la mâchoire : Avant d’entreprendre un traitement par RISEDRONATE, il convient de subir un examen dentaire de routine. Les patients qui présentent des facteurs de risque (p. ex. cancer, immunodépression, chimiothérapie, prise d’inhibiteurs de l’angiogenèse, radiothérapie de la tête et du cou, prise de corticostéroïdes, mauvaise hygiène dentaire et diabète) devraient consulter un dentiste et recevoir des soins dentaires préventifs appropriés avant de commencer un traitement par RISEDRONATE. Les patients qui prennent RISEDRONATE doivent se faire examiner régulièrement les dents durant leur traitement.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les bisphosphonates peuvent causer des troubles des voies digestives supérieures comme la dysphagie, l’œsophagite, l’ulcère de l’œsophage et l’ulcère gastrique. Il est donc important de suivre les recommandations posologiques (voir POSOLOGIE ET ADMINISTRATION).
Quoique rarement graves, les douleurs musculosquelettiques ont constitué un effet indésirable fréquemment signalé par les patients ayant reçu du risédronate sodique, quelle que soit l’indication ou la forme posologique.
Dans les études portant sur le risédronate sodique pour le traitement de l’ostéoporose, les effets indésirables les plus fréquemment signalés étaient les douleurs abdominales, la dyspepsie et les nausées. De plus, la diarrhée était l’effet indésirable le plus fréquemment signalé avec la dose mensuelle la plus élevée de risédronate sodique.
Dans les études portant sur le risédronate sodique et la maladie de Paget, les effets indésirables les plus fréquemment signalés étaient la diarrhée, les nausées, les douleurs abdominales et les céphalées.
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables d’un médicament s’avèrent utiles pour la détermination des manifestations indésirables liées aux médicaments et pour l’estimation des taux.
Traitement et prévention de l’ostéoporose postménopausique : Le risédronate sodique administré à raison de 5 mg par jour a été étudié pendant une période allant jusqu’à 3 ans chez plus de 5000 participantes aux essais cliniques de phase III sur le traitement ou la prévention de l’ostéoporose postménopausique. La plupart des effets indésirables signalés dans ces essais ont été d’une gravité soit légère, soit modérée, et n’ont pas entraîné le retrait de l’étude. La répartition des effets indésirables graves a été semblable d’un groupe à l’autre. De plus, l’incidence globale des effets indésirables a été comparable chez les patientes traitées par le risédronate sodique et chez celles recevant le placebo.
Le Tableau 1 présente les effets indésirables considérés comme possiblement ou probablement liés à la prise du médicament chez ≥ 1 % des patientes traitées par le risédronate sodique à raison de 5 mg par jour lors des essais de phase III sur l’ostéoporose postménopausique. On a mis fin au traitement pour cause d’effets indésirables graves chez 5,5 % des patientes ayant reçu le risédronate sodique à raison de 5 mg par jour et chez 6,0 % des patientes sous placebo.
Tableau 1 Effets indésirables liés au médicament*, signalés chez ≥ 1 % des patientes traitées par le risédronate sodique à 5 mg par jour lors des essais de phase III sur l’ostéoporose postménopausique | |||||
|---|---|---|---|---|---|
| Effet indésirable | Risédronate sodique à 5 mg N = 1742 (%) | Placebo témoin N = 1744 (%) | |||
Organisme entier Douleur abdominale Céphalées Asthénie | 4,1 2,5 1,0 | 3,3 2,3 0,7 | |||
Appareil digestif Dyspepsie Nausées Constipation Diarrhée | 5,2 4,8 3,7 2,9 | 4,8 5,0 3,6 2,5 | |||
Tableau 1 Effets indésirables liés au médicament*, signalés chez ≥ 1 % des patientes traitées par le risédronate sodique à 5 mg par jour lors des essais de phase III sur l’ostéoporose postménopausique | |||
|---|---|---|---|
Flatulence Gastrite | 2,1 1,1 | 1,8 0,9 | |
Peau et annexes Éruption cutanée Prurit | 1,4 1,0 | 0,9 0,5 | |
| *Considérés comme étant possiblement ou probablement liés à la prise du médicament par des chercheurs de l’étude clinique. | |||
Administration hebdomadaire : Dans l’essai multicentrique à double insu d’une durée de 1 an, au cours duquel on a comparé l’administration hebdomadaire de risédronate sodique à 35 mg avec l’administration quotidienne de risédronate sodique à 5 mg pour le traitement de l’ostéoporose chez les femmes ménopausées, les profils d’innocuité et de tolérabilité ont été semblables, dans l’ensemble, pour les deux schémas posologiques par voie orale.
La proportion de patientes ayant souffert d’un trouble des voies digestives supérieures et la nature de cette manifestation étaient comparables dans le groupe traité par le risédronate sodique à raison de 35 mg une fois par semaine, et dans le groupe ayant reçu le risédronate sodique à raison de 5 mg par jour. En plus des effets indésirables susmentionnés signalés dans le cadre des essais cliniques sur l’ostéoporose avec le risédronate sodique, on a signalé de l’arthralgie (risédronate sodique à 35 mg, 2,1 %; risédronate sodique à 5 mg, 1,3 %) chez ≥ 1 % des patientes, et chez un plus grand nombre de patientes recevant une seule dose de 35 mg de risédronate sodique par semaine que de patientes recevant 5 mg par jour.
Dans l’étude multicentrique à double insu d’une durée de 1 an comparant le traitement par le risédronate sodique à 35 mg (une fois par semaine) avec un placebo dans la prévention de l’ostéoporose chez les femmes ménopausées, les profils d’innocuité et de tolérabilité globaux des deux groupes étaient comparables à l’exception de l’« arthralgie ». En particulier, 1,5 % des patientes du groupe recevant le risédronate sodique à 35 mg (une fois par semaine) et 0,7 % des patientes du groupe placebo ont présenté une arthralgie. Le profil d’innocuité global observé dans cette étude n’a démontré aucune différence significative entre les traitements par le risédronate sodique à 5 mg (une fois par jour) et par le risédronate sodique à 35 mg (une fois par semaine).
Traitement de l’ostéoporose chez les hommes, dans le but d’augmenter la densité minérale osseuse : Dans une étude multicentrique à double insu d’une durée de 2 ans visant à comparer l’administration de 35 mg de risédronate une fois par semaine (n = 191) à un placebo (n = 93) chez des hommes ostéoporotiques, les profils d’innocuité et de tolérabilité globaux ont été comparables dans les deux groupes thérapeutiques.
Le pourcentage de patients ayant eu un effet indésirable touchant les voies digestives supérieures était plus élevé, et le profil de ces manifestations était plus grave, dans le groupe placebo (18 %) que chez les patients traités par 35 mg de risédronate 1 fois par semaine (8 %).
Outre les effets indésirables décrits précédemment, les effets indésirables suivants ont été signalés chez ≥ 2 % des patients et chez davantage de patients sous risédronate que chez ceux qui recevaient un placebo dans l’étude sur l’ostéoporose chez l’homme (les manifestations sont citées sans notion d’imputabilité) : hypoesthésie (risédronate sodique à 35 mg, 2 %; placebo, 1 %), néphrolithiase (risédronate sodique à 35 mg, 3 %; placebo, 0 %), hypertrophie bénigne de la prostate (risédronate sodique à 35 mg, 5 %; placebo, 3 %) et arythmies (risédronate sodique à 35 mg, 2 %; placebo, 0 %).
Ostéoporose induite par les glucocorticoïdes : Le risédronate sodique à raison de 5 mg par jour a fait l’objet de 2 essais de phase III sur l’ostéoporose induite par les glucocorticoïdes ayant réuni plus de 500 patients. Le profil des effets indésirables au sein de cette population est comparable au profil observé lors des essais sur l’ostéoporose postménopausique.
L’incidence générale des effets indésirables s’est révélée comparable dans les groupes sous risédronate sodique (5 mg par jour) et les groupes placebo, sauf en ce qui touche les douleurs dorsales et articulaires. Des douleurs dorsales ont été signalées chez 8,8 % des patients sous placebo et chez 17,8 % des patients ayant reçu le risédronate sodique; 14,7 % des patients des groupes placebo et 24,7 % des sujets traités par le risédronate sodique ont fait état de douleurs articulaires. La plupart des effets indésirables signalés étaient d’intensité légère ou modérée et n’ont pas entraîné le retrait du sujet. On a mis fin au traitement pour cause d’effets indésirables graves chez 2,9 % des patients ayant reçu le risédronate sodique à raison de 5 mg par jour et chez 5,3 % des patients sous placebo. La survenue d’effets indésirables ne semble pas liée à l’âge, au sexe ou à la race du patient.
Le Tableau 2 présente la liste des effets indésirables considérés comme possiblement ou probablement liés au traitement chez ≥ 1 % des patients traités par le risédronate sodique à raison de 5 mg par jour lors des essais de phase III sur l’ostéoporose induite par les glucocorticoïdes.
Tableau 2 Effets indésirables liés au médicament*, signalés chez ≥ 1 % des patients traités par le risédronate sodique à 5 mg par jour lors des essais de phase III sur l’ostéoporose induite par les glucocorticoïdes | ||
| Effet indésirable | Risédronate sodique à 5 mg N = 174 (%) | Placebo témoin N = 170 (%) |
Organisme entier Douleur abdominale Céphalées | 4,0 1,1 | 4,7 1,2 |
Appareil digestif Dyspepsie Nausées Constipation Diarrhée Sécheresse de la bouche Duodénite Œsophagite Flatulence Troubles gastro-intestinaux | 5,7 5,7 2,9 2,9 1,1 1,1 1,1 1,1 1,1 | 2,9 5,3 3,5 3,5 0,6 0,0 0,0 1,8 0,0 |
Système nerveux Étourdissements | 1,1 | 1,2 |
Peau et annexes Éruption cutanée Problèmes de peau | 1,1 1,1 | 2,4 0,0 |
| *Considérés comme étant possiblement ou probablement liés à la prise du médicament par des chercheurs de l’étude clinique. |
Résultats endoscopiques : Les études cliniques sur le risédronate sodique administré à raison de 5 mg par jour ont réuni plus de 5700 patients et ont porté sur le traitement de même que sur la prévention de l’ostéoporose postménopausique et de l’ostéoporose induite par les glucocorticoïdes. Un grand nombre des sujets à l’étude présentaient une affection gastro-intestinale préalable et ont pris des anti-inflammatoires non stéroïdiens (AINS) ou de l’acide acétylsalicylique (AAS) en concomitance avec le risédronate sodique. On a encouragé les chercheurs à procéder à une endoscopie chez tout patient se plaignant de symptômes gastro-intestinaux d’intensité modérée à élevée, tout en maintenant l’insu. Ces endoscopies ont été effectuées chez un nombre égal de patients provenant des groupes traités et des groupes placebo (risédronate sodique : 75; placebo : 75).
Le pourcentage de sujets qui, selon l’endoscopie, présentaient une muqueuse normale de l’œsophage, de l’estomac et du duodénum était semblable pour le traitement actif et le placebo (risédronate sodique : 21 %; placebo : 20 %). En règle générale, les résultats endoscopiques positifs étaient eux aussi comparables parmi les différents groupes. On a signalé un nombre plus élevé de duodénites légères chez les patients traités par le risédronate sodique; toutefois, les ulcères du duodénum ont été plus nombreux chez ceux ayant reçu un placebo. Les résultats importants d’un point de vue clinique (perforations, ulcères ou saignement) dans cette population aux prises avec des symptômes ont été semblables parmi les différents groupes (risédronate sodique : 39 %; placebo 51 %).
Les endoscopies réalisées au terme des essais d’un an dans lesquels on a comparé le risédronate sodique à 35 mg, administré une fois par semaine, avec l’administration quotidienne de risédronate sodique à 5 mg dans le traitement de l’ostéoporose postménopausique n’ont pas mis en lumière de lien entre la dose et le nombre de sujets ayant obtenu des résultats endoscopiques positifs, d’une part, pas plus qu’entre la dose et le siège des anomalies décelées, d’autre part. Ces endoscopies ont été réalisées uniquement chez des patientes consentantes qui se plaignaient de troubles gastro-intestinaux modérés à graves.
Maladie osseuse de Paget : Le risédronate sodique a été étudié chez plus de 390 patients atteints de la maladie de Paget. Les effets indésirables signalés étaient habituellement d’intensité légère ou modérée et n’ont pas, en règle générale, nécessité l’arrêt du traitement. La survenue d’effets indésirables ne semble pas liée à l’âge, au sexe ni à la race des patients.
Dans une étude clinique de phase III, le profil des effets indésirables associés au risédronate sodique et à Didronel® (comprimés d’étidronate disodique) s’est révélé comparable : 6,6 % (4/61) des patients ayant reçu le risédronate sodique à raison de 30 mg par jour pendant 2 mois ont abandonné le traitement à cause d’effets indésirables, comparativement à 8,2 % (5/61) des sujets traités par Didronel à raison de 400 mg par jour pendant 6 mois.
Le Tableau 3 présente une liste des effets indésirables possiblement ou probablement liés à la prise du médicament, signalés chez ≥ 1 % des patients traités par le risédronate sodique à 30 mg (une fois par jour) lors des essais de phase III sur la maladie de Paget.
Tableau 3 Effets indésirables liés au médicament*, signalés chez ≥ 1 % des patients traités par le risédronate sodique à 30 mg par jour lors des essais de phase III sur la maladie de Paget | ||
|---|---|---|
| Effets indésirables | Risédronate sodique 30 mg/jour × 2 mois N = 61 (%) | Didronel 400 mg/jour × 6 mois N = 61 (%) |
Organisme entier Douleur abdominale Céphalées Infection Syndrome grippal Raideur de la nuque Néoplasmes Douleurs Douleur thoracique | 6,6 4,9 3,3 1,6 1,6 1,6 1,6 1,6 | 3,3 6,6 6,6 0,0 1,6 0,0 8,2 0,0 |
Appareil digestif Diarrhée Nausées Constipation Flatulence Colite | 13,1 8,2 3,3 3,3 1,6 | 9,8 4,9 1,6 4,9 0,0 |
Métabolisme et nutrition Œdème périphérique Hypocalcémie Perte pondérale | 1,6 1,6 1,6 | 0,0 0,0 0,0 |
Appareil locomoteur Arthralgie Crampes de la jambe Myasthénie Douleurs osseuses | 9,8 1,6 1,6 1,6 | 8,2 0,0 0,0 0,0 |
Système nerveux Étourdissements | 1,6 | 0,0 |
Appareil respiratoire Apnée Bronchite Sinusite | 1,6 1,6 1,6 | 0,0 0,0 0,0 |
Peau Éruption cutanée | 1,6 | 0,0 |
Organes des sens Amblyopie Lésion de la cornée Sécheresse oculaire Douleurs aux oreilles Acouphène | 1,6 1,6 1,6 1,6 1,6 | 0,0 0,0 0,0 1,6 0,0 |
Appareil génito-urinaire Nycturie | 1,6 | 0,0 |
| *Considérés comme étant possiblement ou probablement liés à la prise du médicament par des chercheurs de l’étude clinique. | ||
Les patients qui présentaient des antécédents d’affection ou d’anomalie des voies digestives supérieures n’ont pas été exclus de l’étude comparative de phase III dans laquelle on a comparé le risédronate sodique avec Didronel. De même, les patients qui prenaient des AINS ou de l’AAS y ont été admis. Dans le groupe sous risédronate sodique (30 mg par jour), la proportion de patients ayant présenté des effets indésirables d’intensité légère ou modérée touchant les voies digestives supérieures a été comparable à celle du groupe Didronel, et on n’a observé d’effets indésirables graves touchant les voies digestives supérieures dans aucun de ces groupes.
Effets indésirables peu courants du médicament observés au cours des essais cliniques
Les effets indésirables suivants ont été signalés chez ≤ 1 % des patients ayant reçu le risédronate sodique, quelle que soit l’indication.
- Peu fréquents (de 0,1 à 1,0 %) : duodénite, iritis.
- Rares (< 0,1 %) : anomalies des épreuves fonctionnelles hépatiques, glossite.
Résultats hématologiques et biologiques anormaux
De faibles diminutions asymptomatiques des concentrations sériques de calcium et de phosphore ont été observées chez certains patients (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacodynamie).
De rares cas de leucémie ont été signalés à la suite d’un traitement par des bisphosphonates. L’existence d’un lien de causalité avec le traitement ou la maladie sous-jacente du patient n’a pas été établie.
Effets indésirables signalés après la commercialisation du produit
Réactions d’hypersensibilité et réactions cutanées : Cas parfois graves d’œdème de Quincke, d’éruption cutanée généralisée et de toxidermie bulleuse.
Appareil locomoteur et tissus conjonctifs : Fracture de la diaphyse fémorale dite « à faible énergie », ostéonécrose de la mâchoire (voir MISES EN GARDE ET PRÉCAUTIONS).
Réactions ophtalmologiques : Conjonctivite, épisclérite, iritis, sclérite et uvéite (voir MISES EN GARDE ET PRÉCAUTIONS).
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Aucune étude portant expressément sur les interactions médicamenteuses n’a été effectuée avec les comprimés pelliculés de risédronate sodique. Les études expérimentales chez l’animal ont démontré que le risédronate était très concentré dans l’os et qu’il n’était retenu qu’en quantité minimale dans les tissus mous. On n’a détecté de métabolite ni dans l’organisme en général ni dans l’os. La liaison du risédronate aux protéines plasmatiques chez l’humain est faible (24 %), de sorte que le potentiel d’interaction avec d’autres médicaments qui se lient aux protéines est minime. Dans une autre étude chez l’animal, on n’a noté aucun signe d’induction enzymatique hépatique microsomale. En résumé, le risédronate sodique ne subit aucun métabolisme général, n’induit pas les enzymes du cytochrome P450 et affiche un faible taux de liaison protéique. Par conséquent, on ne s’attend pas à ce que le risédronate sodique interagisse avec d’autres médicaments par un déplacement de la liaison protéique, une induction enzymatique ou une altération du métabolisme d’autres agents.
Interactions médicament-médicament
Les sujets des essais cliniques ont été exposés à une vaste gamme de médicaments concomitants d’emploi courant (y compris des AINS, des antagonistes des récepteurs H2, des inhibiteurs de la pompe à protons, des antiacides, des antagonistes du calcium, des bêtabloquants, des diurétiques thiazidiques, des glucocorticoïdes, des anticoagulants, des anticonvulsivants et des glucosides cardiotoniques). Bien qu’aucun signe manifeste d’interaction cliniquement significative n’ait été relevé dans le cadre des essais cliniques, ces données ne permettent pas d’écarter le risque de telles interactions.
Les médicaments mentionnés dans ce tableau proviennent de rapports de cas d’interaction médicamenteuse ou d’études, ou encore d’interactions prévisibles en raison de l’ampleur attendue et de la gravité de l’interaction (c’est-à-dire celles qui sont identifiées comme contre-indiquées).
Tableau 4 Interactions médicament-médicament établies ou possibles avec le risédronate sodique | |||
|---|---|---|---|
| Risédronate sodique | Réf | Effet | Commentaire clinique |
| Antiacides et suppléments de calcium contenant des cations polyvalents (comme le calcium, le magnésium, l’aluminium et le fer) | EC/T | Interférence avec l’absorption du risédronate sodique. | Ces médicaments doivent donc être administrés à des moments différents de la journée (voir POSOLOGIE ET ADMINISTRATION). |
| Hormonothérapie substitutive (HTS) | EC | Pas d’effet clinique significatif pour le risédronate sodique. | S’il y a lieu, le risédronate sodique peut être utilisé en même temps qu’une HTS (voir ESSAIS CLINIQUES, Étude 10). |
| Antagonistes des récepteurs H2 et inhibiteurs de la pompe à protons (IPP) | EC | Parmi les utilisateurs d’anti-H2 et d’IPP, l’incidence des effets indésirables des voies digestives supérieures a été comparable entre les patients traités par le risédronate sodique et ceux qui ont reçu un placebo. | Au sein du groupe de plus de 5 700 patients ayant pris part aux études de phase III sur l’emploi du risédronate sodique à raison de 5 mg par jour dans le traitement de l’ostéoporose, 21 % utilisaient des anti-H2 et/ou des IPP. |
Tableau 4 Interactions médicament-médicament établies ou possibles avec le risédronate sodique |
|---|
| Risédronate sodique | Réf | Effet | Commentaire clinique |
|---|---|---|---|
| L’incidence des effets indésirables touchant les voies digestives supérieures s’est révélée comparable chez les utilisateurs d’anti-H2 et d’IPP, que leur traitement ait été hebdomadaire ou quotidien. | Dans une étude de 1 an qui visait à comparer des posologies hebdomadaire et quotidienne de risédronate sodique chez des femmes ménopausées atteintes d’ostéoporose, au moins 9 % des participantes prenaient des anti-H2 et/ou des IPP, et ce, tant dans le groupe recevant 35 mg, une fois par semaine, que dans le groupe recevant 5 mg par jour. | ||
Il a été démontré que l’administration concomitante d’IPP et de risédronate sodique altère la biodisponibilité du risédronate sodique (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Absorption). Les effets de l’administration concomitante d’anti-H2 sur la biodisponibilité du risédronate sodique n’ont pas été évalués. | Dans une étude de 2 ans comparant des posologies quotidiennes de risédronate sodique chez des femmes ménopausées atteintes d’ostéoporose, au moins 8 % des patientes recevant la posologie hebdomadaire et 14 % des patientes recevant la posologie quotidienne de 5 mg prenaient des anti-H2 et/ou des IPP. L’administration concomitante de risédronate sodique et d’anti-H2 ou d’IPP n’est pas recommandée. | ||
| Inhibiteurs de l’angiogenèse | T | Ostéonécrose de la mâchoire | L’administration concomitante de risédronate sodique et d’inhibiteurs de l’angiogenèse peut accroître le risque d’ostéonécrose de la mâchoire. La prudence est donc de mise. Les patients qui prennent un inhibiteur de l’angiogenèse doivent subir un examen dentaire avant de commencer un traitement par le risédronate sodique (voir MISES EN GARDE ET PRÉCAUTIONS). |
| Légende : EC = Essai clinique; T = Théorique | |||
Au sein du groupe de plus de 5700 patients ayant pris part aux études de phase III sur l’emploi du risédronate sodique à raison de 5 mg par jour dans le traitement de l’ostéoporose, 31 % ont dit faire usage d’AAS et 48 % prenaient des AINS. Parmi les utilisateurs d’AAS ou d’AINS, l’incidence des effets indésirables touchant les voies digestives supérieures s’est révélée comparable entre les patients traités par le risédronate sodique et ceux qui ont reçu un placebo.
Dans l’étude d’un an au cours de laquelle on a comparé l’administration de risédronate sodique à 35 mg une fois par semaine à l’administration de risédronate sodique à 5 mg une fois par jour, 56 % des participantes ont dit prendre de l’AAS et 41 % ont dit prendre des AINS. La fréquence d’effets indésirables touchant les voies digestives supérieures s’est révélée comparable chez les deux groupes que leur traitement ait été hebdomadaire ou quotidien.
Interactions médicament-aliments
Les avantages cliniques peuvent être compromis si RISEDRONATE n’est pas pris à jeun. Voir POSOLOGIE ET ADMINISTRATION pour des renseignements concernant la posologie du médicament.
Interactions médicament-herbes médicinales
Les interactions avec les herbes médicinales n’ont pas été étudiées.
Interactions médicament-épreuves de laboratoire
On sait qu’il y a interférence entre les bisphosphonates et les agents d’imagerie osseuse. On n’a cependant pas mené d’études visant précisément le risédronate sodique.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Les patients doivent recevoir un supplément de calcium et de vitamine D si l’apport alimentaire est insuffisant (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités).
- RISEDRONATE doit être pris à jeun au moins 30 minutes avant le premier aliment, la première boisson (sauf l’eau ordinaire) ou tout autre médicament de la journée. Les aliments, les médicaments et les boissons (autres que l’eau ordinaire) peuvent nuire à l’absorption de RISEDRONATE (voir Posologie recommandée et ajustement posologique et INTERACTIONS MÉDICAMENTEUSES).
- Les patients doivent avaler le comprimé entier de RISEDRONATE en position verticale, avec suffisamment d’eau ordinaire (≥ 120 mL) afin de faciliter le passage du médicament dans l’estomac.
- Les patients qui prennent RISEDRONATE ne doivent pas s’allonger pendant au moins 30 minutes après avoir pris le médicament (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités).
- Les comprimés RISEDRONATE ne doivent pas être mâchés, coupés ou écrasés (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités).
- Les médicaments qui contiennent des cations polyvalents (p. ex., calcium, magnésium, aluminium et fer) peuvent perturber l’absorption du risédronate sodique. Par conséquent, ils doivent être administrés à un autre moment de la journée que RISEDRONATE.
- La durée optimale du traitement de l’ostéoporose par des bisphosphonates n’a pas été déterminée. La nécessité de poursuivre le traitement doit être réévaluée régulièrement en fonction des bienfaits et des risques du risédronate sodique pour le patient.
Posologie recommandée et ajustement posologique
Pour toutes les indications et les posologies : Il est important d’informer les patients d’accorder une attention particulière aux recommandations posologiques, car le défaut de s’y conformer pourrait nuire aux avantages cliniques du traitement.
Traitement de l’ostéoporose postménopausique : La posologie recommandée est de 5 mg par jour, de 35 mg une fois par semaine par voie orale.
Prévention de l’ostéoporose postménopausique : La posologie recommandée est de 5 mg par jour ou de 35 mg une fois par semaine, par voie orale.
Traitement de l’ostéoporose chez les hommes, dans le but d’augmenter la densité minérale osseuse : La posologie recommandée est de 35 mg une fois par semaine, par voie orale.
Traitement et prévention de l’ostéoporose induite par les glucocorticoïdes : La posologie recommandée est de 5 mg par jour, par voie orale.
Traitement de la maladie osseuse de Paget : La posologie recommandée est de 30 mg par jour, par voie orale, pendant 2 mois. Un second traitement peut être envisagé (après une période d’observation d’au moins 2 mois à la suite du traitement) si une rechute s’est produite, ou si le premier traitement n’est pas parvenu à normaliser le taux sérique de phosphatases alcalines. Dans le cas d’une réadministration, la dose et la durée du traitement sont identiques à celles du traitement initial. On ne dispose d’aucune donnée sur l’administration de plus de 2 traitements.
Insuffisance rénale : Aucun ajustement de la posologie n’est nécessaire chez les patients dont la clairance de la créatinine est ≥ 30 mL/min, ni chez les personnes âgées. L’emploi du risédronate sodique n’est pas recommandé chez les patients atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min).
Personnes âgées : Aucun ajustement posologique n’est nécessaire chez les patients âgés (voir INDICATIONS ET UTILISATION CLINIQUE, Personnes âgées).
Dose oubliée
Administration quotidienne : Les patients doivent être informés que s’ils oublient une dose de RISEDRONATE à 5 mg, ils doivent prendre 1 comprimé de RISEDRONATE à 5 mg comme ils le feraient normalement à la dose suivante. Les patients ne doivent pas doubler la dose suivante ou prendre 2 comprimés le même jour.
Administration hebdomadaire : Si les patients oublient de prendre leur dose hebdomadaire de RISEDRONATE à 35 mg le jour prévu, ils doivent prendre 1 comprimé le jour où ils constatent leur oubli. Par la suite, ils prendront leur comprimé le jour habituel, revenant ainsi à leur schéma de traitement initial de 1 comprimé, 1 fois par semaine, le jour initialement désigné. Les patients ne doivent pas prendre 2 comprimés le même jour.
SURDOSAGE
| Pour connaître les mesures à prendre dans les cas d’un surdosage présumé, communiquez immédiatement avec le centre antipoison de votre région. |
On peut s’attendre chez certains patients à des diminutions du taux sérique de calcium à la suite d’un surdosage important. Il est également possible que certains de ces patients présentent des signes et des symptômes d’hypocalcémie.
Du lait ou des antiacides contenant du calcium, du magnésium et de l’aluminium peuvent être administrés pour chélater le risédronate sodique et réduire l’absorption du médicament. En cas de surdosage important, on peut envisager d’éliminer le médicament non absorbé par lavage gastrique, pourvu que ce dernier soit réalisé dans un délai de 30 minutes suivant l’ingestion. Les modalités habituellement efficaces dans le traitement de l’hypocalcémie, y compris l’administration de calcium par voie intraveineuse, devraient ramener le taux de calcium ionisé à la normale et soulager les signes et les symptômes d’hypocalcémie.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le risédronate sodique, un pyridinylbisphosphonate, inhibe la résorption ostéoclastique des os et module le métabolisme osseux. Le risédronate a une haute affinité avec les cristaux d’hydroxylapatite dans les os et est un puissant inhibiteur de la résorption osseuse. Au niveau cellulaire, le risédronate inhibe les ostéoclastes. Les ostéoclastes adhèrent normalement à la surface des os, mais montrent des signes de résorption active réduite (p. ex., absence de bordure plissée). L’hystomorphométrie chez les rats, les chiens, les pourceaux miniatures et les humains a montré que le traitement au risédronate réduisait le renouvellement osseux (c.-à-d. la fréquence d’activation, soit la fréquence à laquelle les foyers de remodelage osseux sont activés) et la résorption osseuse aux foyers de remodelage.
Pharmacodynamie
Traitement et prévention de l’ostéoporose chez les femmes ménopausées : L’ostéoporose est une maladie osseuse dégénérative et invalidante caractérisée par une diminution de la masse osseuse et une augmentation du risque de fracture de la colonne vertébrale, de la hanche et du poignet. Le diagnostic peut être confirmé par la découverte d’une faible masse osseuse, d’une fracture révélée par radiographie, d’antécédents de fracture ostéoporotique, d’une diminution de la taille ou d’une cyphose indiquant une fracture vertébrale. L’ostéoporose se produit chez les hommes et les femmes, mais elle est plus courante chez les femmes après la ménopause.
Chez l’humain en bonne santé, la formation et la résorption osseuses sont étroitement liées; le vieil os est résorbé et remplacé par de l’os nouvellement formé. Dans le cas de l’ostéoporose postménopausique, la résorption osseuse l’emporte sur l’ostéoformation, ce qui entraîne une perte osseuse et un risque accru de fracture osseuse. Après la ménopause, le risque de fracture de la colonne vertébrale et de la hanche augmente de façon très marquée; environ 40 % des femmes âgées de 50 ans subiront, avant leur décès, une fracture de la colonne vertébrale, de la hanche ou du poignet attribuable à l’ostéoporose. Le risque de fracture est 5 fois plus élevé chez un sujet ayant déjà subi une fracture ostéoporotique que chez celui qui n’a jamais subi de fracture. Un homme sur cinq de plus de 50 ans subira une fracture ostéoporotique, le plus souvent au niveau de la colonne vertébrale, de la hanche ou du poignet.
Le traitement par le risédronate sodique diminue le taux élevé de renouvellement osseux et corrige le déséquilibre entre la résorption osseuse et l’ostéoformation, typique de l’ostéoporose postménopausique. Dans les essais cliniques, l’administration du risédronate sodique à des femmes ménopausées s’est traduite, à des doses quotidiennes d’aussi peu que 2,5 mg, par des diminutions liées à la dose des marqueurs biochimiques du renouvellement osseux, y compris les marqueurs urinaires de la résorption osseuse et les marqueurs sériques de l’ostéoformation. À 5 mg par jour, la régression des marqueurs de la résorption s’est manifestée dans un délai de 14 jours de traitement. Les variations des marqueurs de l’ostéoformation ont été observées plus tard que les changements des marqueurs de la résorption, phénomène attendu vu l’interdépendance de la formation et de la résorption osseuses; on a noté une régression d’environ 20 % de l’ostéoformation dans un délai de 3 mois de traitement. Les marqueurs du renouvellement osseux ont atteint un nadir se situant environ 40 % en dessous des valeurs de départ au sixième mois du traitement et sont demeurés stables pendant un traitement ininterrompu d’une durée allant jusqu’à 3 ans.
Ces données démontrent qu’une dose quotidienne de 5 mg de risédronate sodique administrée à des femmes ménopausées amène une réduction rapide de la résorption osseuse sans suppression exagérée de l’ostéoformation. Le renouvellement osseux diminue dès les 2 premières semaines de traitement et, au plus, dans un délai d’environ 6 mois, avec l’obtention d’un nouvel état d’équilibre qui se rapproche plus étroitement du taux de renouvellement osseux de la femme préménopausée.
Lors d’études évaluant l’administration hebdomadaire ou mensuelle de risédronate sodique dans le traitement de l’ostéoporose chez des femmes ménopausées, on a observé des baisses régulières du taux des marqueurs de la résorption osseuse (de 50 à 60 %) et de l’ostéoformation (de 30 à 40 %) après 12 mois.
L’inhibition de la résorption osseuse a donné lieu, dans un délai de 6 mois, à des diminutions asymptomatiques et habituellement transitoires, par rapport aux valeurs de départ, du calcium sérique (environ 2 %) et du phosphate sérique (environ 5 %), de même qu’à des augmentations compensatoires de l’hormone parathyroïde (PTH) sérique, chez les patientes traitées par le risédronate sodique à raison de 5 mg par jour dans le cadre d’essais sur l’ostéoporose postménopausique. Aucune autre diminution du calcium ni du phosphate sériques, ni augmentation de la PTH, n’a été observées chez des femmes ménopausées traitées pendant une période allant jusqu’à 3 ans.
Lors des deux essais de 1 an sur le traitement de l’ostéoporose chez des femmes ménopausées ayant permis de comparer l’administration de risédronate sodique à 35 mg une fois par semaine à celle de risédronate sodique à 5 mg par jour, les variations moyennes du calcium, du phosphate et de la PTH sériques par rapport aux valeurs de départ ont été similaires pour le schéma posologique intermittent lorsque comparé au schéma posologique quotidien. Lors de l’essai de 1 an dans lequel on a comparé l’administration du risédronate sodique à raison de 75 mg deux jours consécutifs par mois au schéma posologique de 5 mg par jour, le pourcentage moyen de variation par rapport aux valeurs de départ était respectivement de 0,8 % et à 0,2 % pour le calcium sérique, de −1,1 % et à −1,9 % pour le phosphate ainsi qu’à −11,7 % et à −3,0 % pour la PTH.
En accord avec les effets du risédronate sodique sur les marqueurs biochimiques du renouvellement osseux, des doses orales quotidiennes de seulement 2,5 mg ont produit des augmentations significatives et proportionnelles à la dose de la densité minérale osseuse (DMO) de la colonne lombaire (2,5 mg de risédronate sodique : de 3 % à 3,7 %; 5 mg de risédronate sodique : de 4 % à 4,5 %) après 12 mois de traitement dans des essais de grande envergure portant sur l’ostéoporose postménopausique. On a également observé, sur la même période, une réponse proportionnelle à la dose en mesurant la DMO du col fémoral (2,5 mg de risédronate sodique : de 0,7 % à 0,9 %; 5 mg de risédronate sodique : de 1,5 % à 2 %). Lors de trois essais de 1 an sur le traitement de l’ostéoporose chez des femmes ménopausées au cours desquels on a comparé l’administration de risédronate sodique à raison de 35 mg une fois par semaine ou de 75 mg deux jours consécutifs par mois à la posologie de 5 mg par jour, les variations moyennes par rapport aux valeurs de départ en ce qui concerne la DMO de la colonne lombaire, de tout le fémur proximal, du col fémoral et du grand trochanter ont été semblables pour chacun des schémas posologiques intermittents relativement au schéma posologique quotidien (voir ESSAIS CLINIQUES, Traitement de l’ostéoporose chez les femmes ménopausées).
Traitement de l’ostéoporose chez les hommes, dans le but d’augmenter la densité minérale osseuse : Dans un essai clinique de 2 ans sur le traitement de l’ostéoporose chez les hommes, l’administration de risédronate sodique à raison de 35 mg une fois par semaine a réduit le N-télopeptide du collagène sous forme liée (NTX) dans l’urine (un marqueur de la résorption osseuse) et la phosphatase alcaline osseuse (PAL-O) sérique (un marqueur de l’ostéoformation) d’environ 40 et 30 % respectivement par rapport aux valeurs initiales en 12 mois. Les marqueurs de renouvellement osseux ont tous connu une diminution statistiquement significative par rapport aux valeurs initiales et comparativement au placebo pour toutes les mesures effectuées au cours de l’étude. La diminution du renouvellement osseux s’observait dans les 3 mois suivant l’instauration du traitement et se maintenait tout au long de l’étude de 2 ans.
Ostéoporose induite par les glucocorticoïdes : L’exposition prolongée aux glucocorticoïdes (≥ 7,5 mg par jour de prednisone ou l’équivalent) provoque une perte osseuse rapide en diminuant l’ostéoformation et en augmentant la résorption osseuse. C’est au cours des 6 premiers mois du traitement que la perte osseuse est la plus rapide, mais celle-ci persiste, quoiqu’elle soit ralentie, tant que sont administrés les glucocorticoïdes.
L’ostéoporose induite par les glucocorticoïdes se caractérise par une faible masse osseuse qui entraîne un risque accru de fracture (surtout au niveau des vertèbres, de la hanche et des côtes). Elle frappe tant les hommes que les femmes; environ 50 % des personnes recevant un traitement au long cours par des glucocorticoïdes subiront des fractures. Le risque relatif de fracture de la hanche chez les patients recevant plus de 7,5 mg par jour de prednisone est plus que doublé (RR = 2,27); quant au risque relatif de fracture vertébrale, il est multiplié par 5 (RR = 5,18).
Le traitement par le risédronate sodique diminue la résorption osseuse sans inhiber directement l’ostéoformation. Au cours d’essais cliniques de 1 an sur le traitement et la prévention de l’ostéoporose induite par les glucocorticoïdes, une dose quotidienne de risédronate sodique à 5 mg a amené des réductions rapides et statistiquement significatives des marqueurs biochimiques du renouvellement osseux, baisses comparables aux diminutions observées dans l’ostéoporose postménopausique. L’excrétion urinaire du N-télopeptide du collagène sous forme liée (un marqueur de la résorption osseuse) et la phosphatase alcaline sérique spécifique du tissu osseux (un marqueur de l’ostéoformation) ont été réduites de 50 % à 55 %, et de 25 % à 30 %, respectivement, au cours des 3 à 6 mois ayant suivi l’instauration du traitement. La régression a été manifeste dans un délai de 14 jours, et la réduction des marqueurs du renouvellement osseux s’est maintenue tout le long du traitement par le risédronate sodique.
Le risédronate sodique administré à raison de 5 mg par jour exerce un effet favorable sur la densité minérale osseuse et réduit le risque de fracture vertébrale d’environ 70 % par rapport à un placebo, ce qui va de pair avec la variation des marqueurs biochimiques du renouvellement osseux (voir ESSAIS CLINIQUES, Ostéoporose induite par les glucocorticoïdes).
Maladie osseuse de Paget : La maladie osseuse de Paget est une ostéopathie chronique focale caractérisée par un remodelage osseux grandement accéléré et anarchique. À une résorption ostéoclastique excessive succède une néoformation osseuse ostéoblastique qui entraîne le remplacement d’une architecture osseuse normale par une structure osseuse désorganisée, hypertrophiée et affaiblie.
Les manifestations cliniques de la maladie osseuse de Paget varient, allant de l’absence de symptômes à une lourde morbidité imputable aux douleurs osseuses, aux déformations osseuses, aux fractures pathologiques et aux complications d’ordre neurologique ou autre. Pour évaluer objectivement la gravité de l’atteinte et la réponse au traitement, on a le plus souvent recours au dosage des phosphatases alcalines sériques, marqueurs biochimiques de l’activité de la maladie.
Le risédronate sodique est un bisphosphonate dont l’effet principal est d’inhiber la résorption osseuse. Cette action est liée à l’effet inhibiteur de la substance sur les ostéoclastes. Au cours de l’essai clinique de phase III, le risédronate sodique, administré à raison de 30 mg par jour pendant 2 mois, a donné lieu à des réductions significatives (de 81 % à 88 %; p < 0,001) du taux sérique excédentaire de phosphatases alcalines ainsi qu’à des réductions significatives du taux sérique des phosphatases alcalines osseuses spécifiques (Ostase, de 67 % à 70 %) et du taux urinaire de désoxypyridinoline/créatinine (de 47 % à 51 %). Les baisses étaient manifestes à peine 1 mois après le début du traitement et se sont graduellement accentuées (après le traitement de 2 mois), comme ont permis de le constater les mesures réalisées mensuellement pendant 6 mois. On a observé des diminutions cliniquement significatives du taux de phosphatases alcalines sériques à partir du premier mois et celles-ci se sont maintenues pendant 12 mois.
Des baisses asymptomatiques et peu marquées des taux sériques de calcium et de phosphore ont été enregistrées chez certains patients. Ces diminutions du taux de calcium sont associées à des élévations des taux sériques de PTH intacte et de 1,25-dihydroxycholécalciférol, d’où une augmentation de la réabsorption tubulaire du calcium.
La régression des marqueurs de la résorption osseuse (comme le taux urinaire de désoxypyridinoline/créatinine ou d’hydroxyproline/créatinine) précède habituellement celle des marqueurs de l’ostéoformation (comme les phosphatases alcalines sériques). Cette différence témoigne du principal effet du risédronate sodique, soit l’inhibition de la résorption osseuse.
Le taux des marqueurs du renouvellement osseux continue de diminuer après l’interruption du traitement par le risédronate sodique. Ainsi, on doit suivre les patients pendant au moins 2 mois après la période de traitement de 2 mois de façon à évaluer le plein effet du médicament.
Pharmacocinétique
Tableau 5 Résumé des paramètres pharmacocinétiques du risédronate | ||||||
Cmax (ng/mL) | tmax (h) | t ½, z (h) | ASC0-∞ (ng•h/mL) | Clairance (L/h/kg) | Vz (L/kg) | |
| comprimé de 5 mg; dose unique | 0,85 | 0,93a | 206,1 | 3,45 | 19,94 | 5 542 |
| comprimé de 30 mg, dose unique | 4,2 | 0,87a | 226,1 | 17,1 | 23,60 | 7 542 |
| comprimé de 35 mg; dose multipleb, état d’équilibre | 10,6 | 0,49 | n.d. | 53,3 | 12,9 | n.d. |
a moyenne arithmétique b administré une fois par semaine d moyenne géométrique t ½ , z est la demi-vie de la phase exponentielle terminale. Vz est le volume final de distribution non corrigé pour la biodisponibilité. n.d. non déterminé. | ||||||
Absorption : Après l’administration par voie orale d’un comprimé pelliculé, l’absorption, qui intéresse l’ensemble des voies digestives supérieures, est relativement rapide (tmax ~ 1 heure). L’absorption n’est pas liée à la dose jusqu’à concurrence de 75 mg deux jours consécutifs par mois; l’exposition générale augmente de manière non proportionnelle à 150 mg (environ 2 fois supérieure à l’augmentation proportionnelle escomptée d’après la dose). Un état d’équilibre sérique est observé dans un délai de 57 jours d’administration quotidienne. La biodisponibilité orale moyenne du comprimé pelliculé à 30 mg se situe à 0,63 % et est bioéquivalente à celle d’une solution. Lorsque le produit est administré 30 minutes avant le petit déjeuner, l’étendue de l’absorption est réduite de 55 % comparativement à l’administration à jeun (c.-à-d. aucun aliment ni boisson 10 heures avant l’administration ou 4 heures après celle-ci). L’administration 1 heure avant le petit déjeuner réduit le degré d’absorption de 30 % comparativement à l’administration à jeun. L’administration 30 minutes avant le petit déjeuner ou 2 heures après un repas donne des résultats semblables quant à l’étendue de l’absorption.
Distribution : Le volume de distribution moyen à l’état d’équilibre est de 6,3 L/kg chez l’humain. La liaison protéique du médicament dans le plasma humain est d’environ 24 %. Les études précliniques effectuées chez des rats et des chiens auxquels on a administré par voie intraveineuse des doses uniques de risédronate marquées au 14C indiquent qu’environ 60 % de la dose est distribuée dans l’os. Le reste de la dose est excrété dans l’urine. Après l’administration de doses orales répétées à des rats, le captage du risédronate dans les tissus mous a été jugé minime (de 0,001 % à 0,01 %), et la concentration du médicament a diminué rapidement après la dernière dose.
Métabolisme : Aucune donnée ne permet de croire que le risédronate subit un métabolisme général.
Excrétion : Environ la moitié de la dose absorbée est excrétée dans l’urine dans un délai de 24 heures, et 85 % d’une dose intraveineuse est récupérée dans l’urine sur une période de 28 jours. La clairance rénale moyenne est de 105 mL/min (CV = 34 %) et la clairance totale moyenne, de 122 mL/min (CV = 19 %), la différence reflétant principalement une clairance non rénale ou une clairance secondaire à l’adsorption osseuse. La clairance rénale n’est pas liée à la concentration, et il existe une relation linéaire entre la clairance rénale et la clairance de la créatinine. La fraction non absorbée du médicament est éliminée sous forme intacte dans les fèces. Après l’absorption du risédronate, on obtient une aire sous la courbe de la concentration sérique en fonction du temps multiphasique avec une demi-vie initiale d’environ 1,5 heure et une demi-vie exponentielle terminale de 480 heures. Bien que l’on ignore le taux auquel les bisphosphonates sont éliminés de l’os humain, on a émis l’hypothèse selon laquelle la demi-vie de 480 heures correspondrait au délai de dissociation du risédronate de la surface osseuse.
Populations particulières et états pathologiques
Enfants : Les paramètres pharmacocinétiques du risédronate n’ont pas été étudiés chez les sujets de moins de 18 ans.
Personnes âgées : La biodisponibilité et l’élimination du risédronate sont semblables chez les personnes âgées (> 65 ans) et les sujets plus jeunes. Aucun ajustement de la posologie n’est nécessaire.
Sexe : La biodisponibilité et l’élimination du risédronate à la suite d’une administration orale sont semblables chez l’homme et la femme.
Race : Les différences pharmacocinétiques attribuables à la race n’ont pas été étudiées.
Insuffisance hépatique : On ne s’est livré à aucune étude pour évaluer l’innocuité ou l’efficacité du risédronate chez les patients atteints d’une insuffisance hépatique. Le risédronate n’est pas métabolisé dans les préparations hépatiques de rat, de chien et d’humain. D’infimes quantités
(< 0,1 % de la dose intraveineuse) du médicament sont excrétées dans la bile chez le rat. Il est donc peu probable qu’il faille modifier la dose chez les patients atteints d’insuffisance hépatique.
Insuffisance rénale : Le risédronate est excrété intact principalement par les reins. Aucun ajustement posologique n’est nécessaire chez les patients atteints d’une insuffisance rénale légère à modérée (clairance de la créatinine > 30 mL/min). On estime que l’exposition au risédronate augmente de 44 % chez les patients dont la clairance de la créatinine est de 20 mL/min. L’emploi du risédronate sodique n’est pas recommandé chez les patients atteints d’une insuffisance rénale grave (clairance de la créatinine < 30 mL/min) en raison d’une expérience clinique insuffisante.
Polymorphisme génétique : Il n’existe aucune donnée.
CONSERVATION ET STABILITÉ
Conserver les comprimés à une température ambiante contrôlée entre 15 °C et 30 °C, à l’abri de la lumière.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
FORMES PHARMACEUTIQUES et COMPOSITION :
Les comprimés RISEDRONATE sont offerts dans les présentations suivantes :
Comprimé à 5 mg : comprimé jaune, ovale, pelliculé, portant l’inscription « R5 » d’un côté et uni de l’autre.
Comprimé à 30 mg : comprimé blanc, ovale, pelliculé, portant l’inscription « R30 » d’un côté et uni de l’autre.
Comprimé à 35 mg : comprimé orange, ovale, pelliculé, portant l’inscription « R35 » d’un côté et uni de l’autre.
Chaque comprimé contient 5 mg, 30 mg, 35 mg de risédronate sodique (sous forme monohydratée), l’ingrédient actif. Le comprimé renferme aussi les ingrédients non médicinaux suivants : amidon, amidon prégélifié, lactose monohydraté, silice colloïdale, stéarate de magnésium et stéarylfumarate de sodium.
Les ingrédients suivants entrent dans la composition de l’enrobage des comprimés :
5 mg : D&C jaune nº 10 sur substrat, dioxyde de titane, hydroxypropylméthylcellulose, oxyde de fer jaune, polyéthylèneglycol, polysorbate.
30 mg : dioxyde de titane, hydroxypropylméthylcellulose, polyéthylèneglycol, polysorbate.
35 mg : AD&C jaune nº 6 sur substrat d’aluminium, dioxyde de titane, hydroxypropylméthylcellulose, oxyde de fer jaune, oxyde de fer rouge, polyéthylèneglycol, polysorbate.
CONDITIONNEMENT :
5 mg : Offerts en flacons de 30 comprimés.
30 mg : Offerts en flacons de 30 comprimés
35 mg : Offerts en flacons de 30 comprimés et en plaquettes alvéolées de 4 comprimés.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Risédronate sodique (sous forme monohydratée)
Nom chimique : Sel monosodique [1-hydroxy-2-( 3-pyridinyl)éthylidène]bis[acide phosphonique] (forme monohydratée)
Formule et masse moléculaire : C7H10NO7P2Na∙H2O; 323
Formule développée :
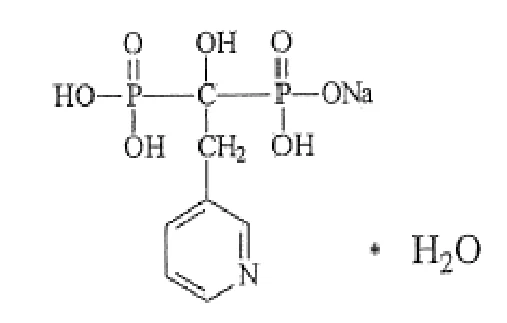
Propriétés physico-chimiques : Le risédronate sodique est sous forme solide blanc à jaune pâle (ou blanc cassé) soluble dans l’eau.
ESSAIS CLINIQUES
Une étude en insu, à répartition aléatoire, sur une seule dose, en deux phases, avec deux séquences, sur deux traitements, de comparaison de la biodisponibilité a été menée pour comparer RISEDRONATE en comprimés de 5 mg (Sanis Health Inc.) avec ACTONEL® en comprimés de 5 mg (Procter & Gamble Pharmaceuticals Canada inc.) auprès de sujets à jeun, de sexe masculin, en bonne santé, volontaires (N = 64) âgés de 19 à 54 ans. Le tableau suivant présente les données pharmacocinétiques calculées pour les deux formulations de risédronate sodique :
Acide risédronique (3 × 5 mg) D’après les données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | ||||
|---|---|---|---|---|
| Paramètre | RISEDRONATE * | Actonel® † | Rapport des moyennes géométriques (%) | IC à 90 % |
ASCT (ng•h/mL) | 12,662 14,746 (59) | 13,014 14,890 (55) | 97,30 | 86,32 – 109,67 |
ASCI (ng•h/mL) | 13,197 15,299 (59) | 13,546 15,442 (54) | 97,42 | 86,70 – 109,47 |
Cmax (ng/mL) | 4,15172 4,84728 (60) | 4,46472 5,03693 (50) | 92,99 | 82,35 – 105,00 |
Tmax§ (h) | 1,13 (35) | 1,06 (37) | ||
T½ § (h) | 2,39 (29) | 2,31 (25) | ||
* Comprimés de RISEDRONATE à 5 mg (Sanis Health Inc.)
† Comprimés d’Actonel® à 5 mg. (Procter & Gamble Pharmaceuticals Canada inc.). Achetés au Canada
§ Exprimé sous forme de moyenne arithmétique (% CV) seulement
Une étude en insu, à répartition aléatoire, sur une seule dose, en deux phases, avec deux séquences, sur deux traitements, de comparaison de la biodisponibilité a été menée pour comparer RISEDRONATE en comprimés de 35 mg (Sanis Health Inc.) avec ACTONEL® en comprimés de 35 mg (Procter & Gamble Pharmaceuticals inc., Canada) auprès de sujets à jeun, de sexe masculin, en bonne santé, volontaires (N = 61) âgés de 18 à 55 ans. Le tableau suivant présente les données pharmacocinétiques calculées pour les deux formulations de risédronate sodique :
Acide risédronique (1 × 35 mg) D’après les données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | ||||
|---|---|---|---|---|
| Paramètre | RISEDRONATE * | Actonel® † | Rapport des moyennes géométriques (%) | IC à 90 % |
ASCT (ng•h/mL) | 41,737 49,851 (58) | 39,468 46,818 (61) | 105,75 | 93,34 – 119,80 |
ASCI (ng•h/mL) | 43,802 52,099 (58) | 41,104 49,658 (59) | 106,56 | 93,94 – 120,89 |
Cmax (ng/mL) | 12,459 14,923 (62) | 12,183 14,407 (59) | 102,27 | 89,51 – 116,85 |
Tmax§ (h) | 1,32 (44) | 1,19 (56) | ||
T½ § (h) | 6,27 (46) | 6,05 (47) | ||
* Comprimés de RISEDRONATE à 35 mg (Sanis Health Inc.).
† Comprimés d’Actonel® à 35 mg. (Procter & Gamble Pharmaceuticals Canada inc.). Achetés au Canada
§ Exprimé sous forme de moyenne arithmétique (% CV) seulement
Traitement de l’ostéoporose chez les femmes ménopausées
Aspects démographiques de l’étude et méthodologie de l’essai
Tableau 6 Résumé des aspects démographiques des patientes pour les essais cliniques sur le risédronate sodique dans le traitement de l’ostéoporose chez les femmes ménopausées | |||||||||
| No d’étude | Méthodologie de l’essaia | Posologie | Durée | Patientes n = nombre | Groupe d’âge (âge moyen) | Supplément quotidien** | |||
| Vitamine D | |||||||||
1 VERT-MN | R, CP, DI, MC, GP | 2,5 mg/jour 5 mg/jour Placebo | 2 ans 3 ans 3 ans | 1 226 | 48-85 (71,0) | < 500 UI | |||
2 VERT-NA | R, CP, DI, MC, GP | 2,5 mg/jour 5 mg/jour Placebo | 1 an 3 ans 3 ans | 2 458 | 28-85 (68,6) | < 500 UI | |||
| 3 | R, CP, DI, MC, GP | 2,5 mg/jour 5 mg/jour Placebo | 2 ans | 543 | 45-80 (64,7) | ||||
| 4 | R, CP, DI, MC, GP | 2,5 mg/jour 5 mg/jour Placebo | 12-18 mois | 648 | 39-80 (62,5) | ||||
| 5 | R, CA, DI, MC, GP | 5 mg/jour 35 mg/sem* 50 mg/sem* | 12 mois | 1 456 | 48-95 (67,9) | < 500 UI | |||
| 6 | R, CA, DI, MC, GP | 5 mg/jour 150 mg/mois* | 12 mois | 1 292 | 50-88 (64,9) | 400-500 à 1 000 UI | |||
a R : répartition aléatoire; CA: contrôlée par un traitement actif; CP : contrôlée par un placebo; DI : double insu; MC : multicentrique; GP : en groupe parallèle. * Placebo les autres jours du traitement. ** Les sujets de ces études ont pris un supplément de 1000 mg de calcium élémentaire par jour. | |||||||||
Dans le cadre des études 1 et 2, les patientes ont été choisies sur la base d’une preuve radiographique de fracture vertébrale antérieure, et souffraient d’ostéoporose avérée. Le nombre moyen de fractures vertébrales préexistantes par patiente au début de l’étude était de 4 dans l’étude 1 et de 2,5 dans l’étude 2, avec une gamme étendue de niveaux de DMO de départ. Toutes les fractures (fractures vertébrales symptomatiques/douloureuses/cliniques et fractures vertébrales asymptomatiques/non douloureuses/silencieuses) ont été systématiquement enregistrées et mesurées par radiographies annuelles.
Dans le cadre des études 3 à 5, les femmes ménopausées ont été recrutées sur la base d’une faible masse osseuse au niveau de la colonne lombaire (c’est-à-dire plus de 2 É.-T. en dessous de la moyenne préménopausique) plutôt qu’en fonction des antécédents de fracture vertébrale.
Lors des études 5, les patientes présentaient soit une masse osseuse de la colonne lombaire excédant 2,5 É.-T. sous la moyenne préménopausique, soit une masse osseuse de la colonne lombaire excédant 2,0 É.-T. sous la moyenne préménopausique et une fracture vertébrale préexistante.
Les patientes qui présentaient, au départ, des troubles des voies digestives supérieures ou des antécédents de telles anomalies n’étaient pas exclues d’emblée des études sur l’administration quotidienne, hebdomadaire ou mensuelle de risédronate sodique dans le traitement de l’ostéoporose, pas plus d’ailleurs que celles qui prenaient de l’AAS, des AINS ou des médicaments habituellement utilisés dans le traitement d’ulcères gastroduodénaux.
Résultats de l’étude
Résultats des études 1 et 2
Les essais repères sur l’emploi du risédronate sodique dans le traitement de l’ostéoporose postménopausique démontrent clairement qu’une dose quotidienne de 5 mg de risédronate sodique réduit l’incidence des fractures vertébrales chez les patientes présentant une faible masse osseuse et ayant subi des fractures vertébrales, peu importe l’âge, le nombre d’années écoulées depuis la ménopause ou la gravité de la maladie au début de l’essai. À raison de 5 mg par jour, le risédronate sodique a réduit considérablement le risque de nouvelles fractures vertébrales dans chacun des deux essais d’envergure sur le traitement de l’ostéoporose. Mesuré à l’aide de radiographies annuelles, l’effet d’une dose quotidienne de 5 mg de risédronate sodique sur l’incidence des fractures vertébrales a été observé dès la première année de traitement dans chaque étude. Dans l’essai nord-américain, le traitement par le risédronate sodique à raison de 5 mg par jour pendant 1 an a réduit de façon significative le risque de nouvelles fractures vertébrales, soit de 65 %, par rapport au placebo (p < 0,001). Dans l’essai multinational, une réduction significative semblable, soit de 61 %, a été notée (p = 0,001). De plus, dans chacune des études, le traitement par le risédronate sodique à raison de 5 mg par jour a entraîné une baisse significative de la proportion de patientes ayant subi de nouvelles fractures vertébrales ou une aggravation de ce type de fractures. Les Figures 1 et 2 ci-dessous illustrent l’incidence cumulative des fractures vertébrales et non vertébrales (c’est-à-dire hanche, poignet, humérus, clavicule, bassin et jambe). Dans les deux cas, l’incidence cumulative de ces types de fractures est inférieure tant avec le risédronate sodique qu’avec le placebo à tous les stades du traitement, ce qui confirme l’effet positif du risédronate sodique sur la résistance osseuse.
Tableau 7 Effet du risédronate sodique sur les fractures, la taille et la densité minérale osseuse dans le traitement de l’ostéoporose chez les femmes ménopausées | |||||
| Critères d’évaluation | Risédronate sodique 5 mg | Placebo | Différence moyenne par rapport au placebo | Réduction du risque relatif (%) | p |
| Étude 1 : VERT-MN | |||||
Incidence cumulative de nouvelles fractures vertébrales sur 3 ans (% de patients) Variation annuelle médiane de la taillea (mm/an) Augmentation médiane de la DMO (%) 6 mois Colonne lombaire 36 mois Colonne lombaire Col fémoral Trochanter 36 mois Diaphyse du radius | 18,1 –1,33 3,3 7,1 2,0 5,1 0,5 | 29,0 –2,4 –0,1 1,3 –1,0 –1,3 –1,9 | 3,4 5,9 3,1 6,4 2,4 | 49 | < 0,001 0,003 < 0,001 < 0,001 < 0,001 < 0,001 < 0,001 |
| Étude 2 : VERT-NA | |||||||
Incidence cumulative de nouvelles fractures vertébrales sur 3 ans (% de patients) Variation annuelle médiane de la taillea (mm/an) Augmentation médiane de la DMO (%) 6 mois Colonne lombaire 36 mois Colonne lombaire Col fémoral Trochanter 36 mois Diaphyse du radius | 11,3 –0,67 2,7 5,4 1,6 3,3 0,2 | 16,3 –1,14 0,4 1,1 –1,2 –0,7 –1,4 | 2,2 4,3 2,8 3,9 1,6 | 41 | 0,003 0,001 < 0,001 < 0,001 < 0,001 < 0,001 < 0,001 | ||
| Études 1 et 2 combinées de façon prospective : VERT-MN et VERT-NA | |||||||
Incidence cumulative de fractures non vertébralesb sur 3 ans (% de patients) | 7,1 | 11,0 | 36 | 0,005 | |||
a Mesurée avec un stadiomètre. b Fractures non vertébrales liées à l’ostéoporose (hanche, poignet, humérus, clavicule, bassin et jambe). | |||||||
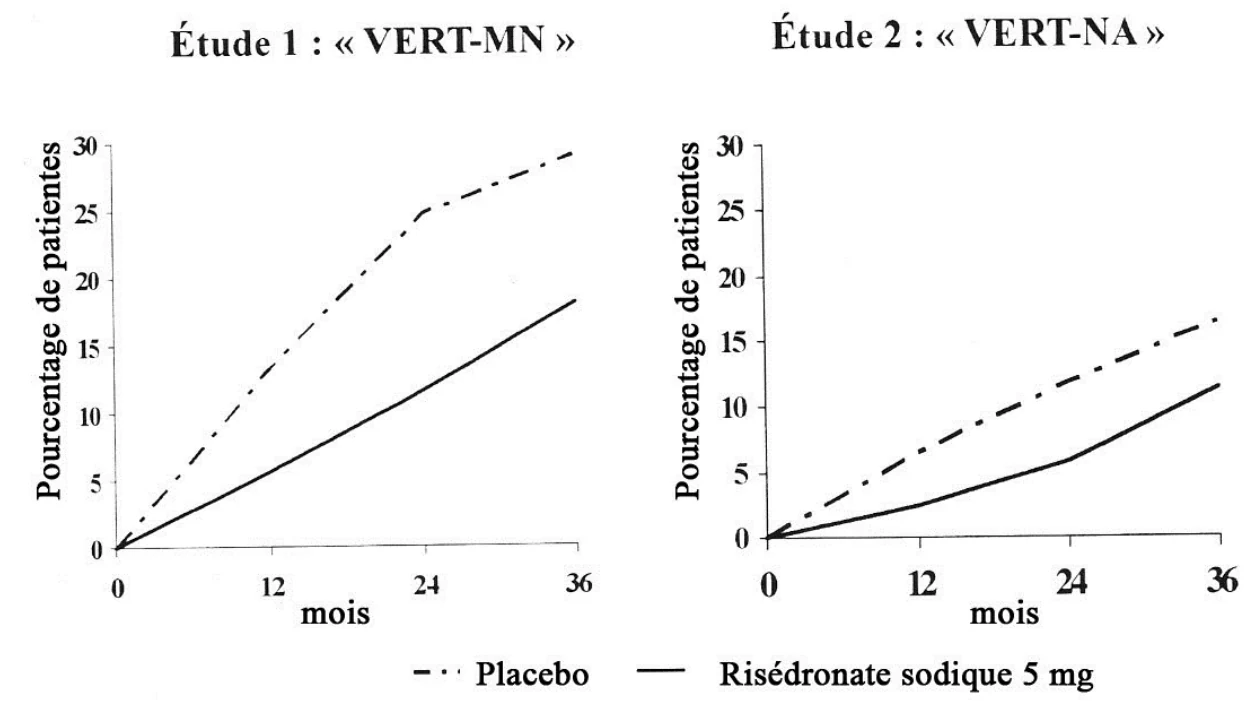
Figure 1. Fréquence cumulative de nouvelle fracture vertébrale chez les femmes ménopausées atteintes d’ostéoporose.
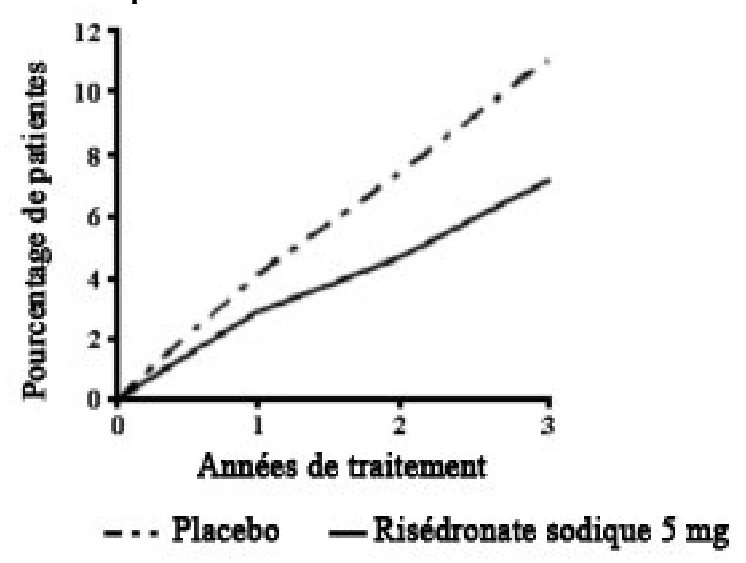
Figure 2. Fréquence cumulative des fractures non vertébrales liées à l’ostéoporose. Études 1 et 2 combinées.
Le traitement par le risédronate sodique à raison de 5 mg par jour a été associé à une réduction significative d’environ 50 % du taux annuel de diminution de la taille par rapport au placebo.
La dose quotidienne de 5 mg de risédronate sodique a produit une augmentation progressive de la DMO de la colonne lombaire au cours des trois années de traitement; cette hausse s’est révélée statistiquement significative par rapport aux valeurs de départ et au groupe placebo au bout du 6e mois, puis lors de toutes les évaluations subséquentes (12e, 18e, 24e et 36e mois).
Résultats des études 3 et 4
Tableau 8 Effet du risédronate sodique sur la densité minérale osseuse dans le traitement de l’ostéoporose chez les femmes ménopausées | |||
| Critères d’évaluation | Risédronate sodique à 5 mg Augmentation moyenne de la DMO % | Placebo Augmentation moyenne de la DMO % | Différence moyenne par rapport au placebo % |
| Étude 3 | |||
6 mois Colonne lombaire 24 mois Colonne lombaire Col fémoral Trochanter | 3,3 4,1 1,3 2,7 | 0,4 0,0 –1,0 –0,6 | 2,8** 4,1** 2,3* 3,3** |
| Étude 4 | |||
6 mois Colonne lombaire 18 mois Colonne lombaire Col fémoral Trochanter | 3,3 5,2 3,1 4,8 | 0,7 0,3 0,2 1,4 | 2,6** 5,0** 2,8** 3,3** |
| vs placebo : *p < 0,01; **p < 0,001 | |||
Dans les études 3 et 4, chez les femmes présentant une faible masse osseuse, la dose quotidienne de 5 mg de risédronate sodique a produit des augmentations moyennes significatives au niveau de la DMO de la colonne lombaire par rapport au placebo à six mois. Par rapport au placebo après 1,5 à 2 ans, des augmentations moyennes significatives additionnelles de la DMO ont également été observées au niveau de la colonne lombaire, du col fémoral et du trochanter.
Les résultats de quatre essais d’envergure avec randomisation et groupe placebo (études 1 à 4) menés chez des femmes atteintes d’ostéoporose postménopausique (séparément et ensemble) démontrent qu’une dose quotidienne de 5 mg de risédronate sodique inverse la progression de la maladie, augmentant la DMO de la colonne vertébrale, de la hanche et du poignet par rapport au placebo.
Résultats de l’étude 5
Tableau 9 Comparaison entre les administrations hebdomadaire et quotidienne de risédronate sodique dans le traitement de l’ostéoporose chez les femmes ménopausées – Analyse du principal paramètre d’efficacité chez les patientes s’étant rendues au terme de l’essai | ||||
| Critères d’évaluation | Risédronate sodique à 5 mg par jour Augmentation moyenne de la DMO % (Intervalle de confiance de 95 %) | Risédronate sodique à 35 mg une fois par semaine Augmentation moyenne de la DMO % (Intervalle de confiance de 95 %) | ||
| n = 391 | n = 387 | |||
| 12 mois Colonne lombaire | 4,0 (3,7; 4,3) | 3,9 (3,6; 4,3) | ||
Les résultats de l’analyse en intention de traiter selon la méthode de report de la dernière observation concordent avec ceux de l’analyse du principal paramètre d’efficacité réalisée chez les femmes ayant mené l’essai à bonne fin. Aucune différence significative sur le plan statistique n’a été observée entre les deux groupes de traitement au bout de 1 an quant à l’augmentation de la DMO par rapport aux valeurs de départ en d’autres points du squelette (tout le fémur proximal, le col fémoral et le grand trochanter). Compte tenu des résultats obtenus pour la DMO, il a été conclu que le risédronate sodique administré à raison de 35 mg, une fois par semaine, est équivalent sur le plan thérapeutique au risédronate sodique administré à raison de 5 mg par jour.
Dans les essais sur le risédronate sodique administré à raison de 5 mg par jour, des modifications de la DMO de cette ampleur ont été associées à une diminution significative de l’incidence des fractures par rapport au placebo (voir Tableau 7). Cette équivalence thérapeutique est corroborée par le fait qu’au cours de l’étude de 1 an comparant l’administration hebdomadaire de 35 mg avec l’administration quotidienne de 5 mg de risédronate sodique, aucune différence significative sur le plan statistique n’ait été observée entre les groupes de traitement pour ce qui était du nombre de sujets ayant subi au moins 1 nouvelle fracture vertébrale au bout de 1 an. Le risédronate sodique à 35 mg administré une fois par semaine est aussi sûr et efficace que le risédronate sodique à 5 mg administré une fois par jour pour le traitement de l’ostéoporose postménopausique.
Histologie et histomorphométrie : L’évaluation histomorphométrique de 278 échantillons de biopsies osseuses réalisées chez 204 femmes ménopausées ayant reçu le risédronate sodique à 5 mg ou un placebo, 1 fois par jour, pendant 2 à 3 ans (y compris 74 paires de biopsies, dont 43 provenant de patientes traitées par le risédronate sodique) a révélé une régression modérée et attendue du renouvellement osseux chez les femmes traitées par le risédronate sodique.
L’examen histologique a montré l’absence, chez les femmes traitées par le risédronate sodique, d’ostéomalacie, de défaut de minéralisation de la substance osseuse ou de tout autre effet indésirable touchant l’os. Ces données attestent que l’os formé durant le traitement par le risédronate sodique est de qualité normale.
Prévention de l’ostéoporose chez les femmes ménopausées
Aspects démographiques de l’étude et méthodologie de l’essai
Tableau 10 Résumé des aspects démographiques des patientes pour les essais cliniques sur le risédronate sodique dans la prévention de l’ostéoporose chez les femmes ménopausées | |||||||||||||||
| No d’étude | Plan de l’étude | Posologie | Durée | Sujets d’étude n = nombre | Groupe d’âge (âge moyen) | Supplément quotidien | |||||||||
| Calcium élémentaire | Vitamine D | ||||||||||||||
| 6 | R, CP, DI, MC, GP | 2,5 mg/jour 5 mg/jour | 2 ans | 383 | 42-63 (52,7) | 1000 mg | — | ||||||||
| 7 | R, DI, CP, MC, GP | 35 mg/sem Placebo | 1 an | 280 | 44-64 (53,6) | 1000 mg | 400 UI | ||||||||
| R : répartition aléatoire; CP : contrôlée par un placebo; DI : double insu; MC : multicentrique; GP : en groupe parallèle. | |||||||||||||||
Les femmes de l’étude 7 avaient été ménopausées dans les 3 ans précédant l’étude et toutes ont reçu un supplément de calcium de 1 000 mg/jour. L’étude 8 incluait des femmes ménopausées depuis 6 mois à 5 ans sans ostéoporose. Toutes les participantes ont reçu 1 000 mg de calcium élémentaire et 400 UI de vitamine D par jour.
Résultats de l’étude 7
Tableau 11 Effet du risédronate sodique à 5 mg par jour sur la densité minérale osseuse chez les femmes ménopausées sans ostéoporose | |||
| Critères d’évaluation | Risédronate sodique 5 mg Augmentation moyenne de la DMO % | Placebo Augmentation moyenne de la DMO % | Différence moyenne par rapport au placebo % |
24 mois Colonne lombaire Col fémoral Trochanter | 2,0 1,0 2,3 | –2,5 –2,3 –2,0 | 4,5* 3,3* 4,3* |
| vs placebo : *p < 0,001 | |||
Des augmentations de la DMO ont été observées dès le troisième mois ayant suivi l’instauration du traitement par le risédronate sodique. La prévention de la perte osseuse au niveau de la colonne vertébrale a été observée chez la grande majorité des femmes traitées par le risédronate sodique. Par contre, la plupart des femmes sous placebo ont subi une perte osseuse significative et progressive, en dépit de l’administration de suppléments de calcium à raison de 1 000 mg par jour. La dose quotidienne de 5 mg de risédronate sodique a démontré une efficacité comparable chez les patientes qui présentaient une DMO de départ plus faible (plus de 1 É.-T. en dessous de la moyenne préménopausique) et chez celles dont la DMO était plus élevée.
Résultats de l’étude 8
Tableau 12 Effet du risédronate sodique à 35 mg une fois par semaine sur la densité minérale osseuse chez les femmes ménopausées sans ostéoporose | |||
| Critères d’évaluation | Risédronate sodique 35 mg une fois par semaine Augmentation moyenne de la DMO % | Placebo Augmentation moyenne de la DMO % | Différence moyenne par rapport au placebo % |
6 mois Colonne lombaire Trochanter Col fémoral | 1,7 1,0 0,4 | –0,5 –0,4 –1,0 | 2,2* 1,3* 1,4* |
12 mois Colonne lombaire Trochanter Col fémoral | 1,9 1,0 0,3 | –1,1 –0,7 –1,0 | 3,0* 1,7* 1,3** |
| vs placebo : *p ≤ 0,0001; **p = 0,0041 | |||
Administration en concomitance avec une hormonothérapie substitutive
Aspects démographiques de l’étude et méthodologie de l’essai
Tableau 13 Résumé des aspects démographiques des patientes pour les essais cliniques sur le risédronate sodique – administration en concomitance avec une hormonothérapie substitutive | ||||||
| No d’étude | Plan de l’étude | Posologie | Durée | Sujets d’étude n = nombre | Groupe d’âge (âge moyen) | Sexe |
| 9 | R, CP, DI, MC, GP, stratification | Risédronate sodique 5 mg/jour et œstrogènes conjugués à 0,625 mg/jour Placebo et œstrogènes conjugués à 0,625 mg/jour | 1 an | 524 | 37 – 82 (58,9) | Femme ménopausée |
| R : répartition aléatoire; CP : contrôlée par un placebo; DI : double insu; MC : multicentrique; GP : en groupe parallèle. | ||||||
Pour l’inclusion dans l’étude 9, les femmes présentaient une DMO moyenne de la colonne lombaire de 1,3 É.-T. en dessous de la moyenne préménopausique et avaient récemment commencé un traitement combiné à base d’œstrogènes (la durée de la prise d’œstrogènes n’avait pas excédé un mois au cours de l’année précédente).
Résultats de l’étude 9
Tableau 14 Effet du risédronate sodique sur la DMO dans les traitements combinés avec œstrogènes conjugués | ||
| Critères d’évaluation | Risédronate sodique à 5 mg et œstrogènes conjugués Augmentation moyenne de la DMO (%) | Œstrogènes conjugués Augmentation moyenne de la DMO (%) |
12 mois Colonne lombaire Col fémoral Trochanter Diaphyse du radius | 5,2 2,7* 3,7 0,7* | 4,6 1,8 3,2 0,4 |
Toutes les valeurs représentent une modification significative (p < 0,05) par rapport aux valeurs de départ. vs œstrogènes conjugués seuls : *p ≤ 0,05 | ||
Allant de pair avec la variation de la DMO, la réduction du renouvellement osseux, mesurée par la désoxypyridinoline/créatinine urinaire, a été beaucoup plus marquée dans le groupe qui recevait l’association risédronate sodique (5 mg par jour)-œstrogènes que chez les patientes traitées uniquement par des œstrogènes (de 45 % à 50 % comparativement à 40 %) et est demeurée dans les limites des valeurs préménopausiques.
L’évaluation histomorphométrique de 93 échantillons de biopsies osseuses réalisées chez 61 femmes sous traitement œstrogénique qui ont reçu soit un placebo, soit le risédronate sodique à raison de 5 mg par jour pendant 1 an (y compris 32 paires de biopsies, dont 16 exécutées chez des patientes traitées par le risédronate sodique) a révélé des diminutions du renouvellement osseux chez les patientes qui prenaient du risédronate sodique, réductions qui reflétaient les changements des marqueurs du renouvellement osseux. L’examen histologique osseux a démontré que l’os des patientes traitées par l’association risédronate sodique-œstrogènes présentait une structure lamellaire et une minéralisation normales.
Traitement de l’ostéoporose chez les hommes, dans le but d’augmenter la densité minérale osseuse
Aspects démographiques de l’étude et méthodologie de l’essai
Tableau 15 Résumé des aspects démographiques des patients pour les essais cliniques sur le risédronate sodique dans le traitement de l’ostéoporose chez les hommes, dans le but d’augmenter la densité minérale osseuse | |||||||
| No de l’étude | Plan de l’étude | Posologie | Durée | Sujets de l’étude n = nombre | Groupe d’âge (âge moyen) | Supplément quotidien | |
| Calcium élémentaire | Vitamine D | ||||||
| 11 | R, CP, DI, MC, GP, | 35 mg/sem Placebo | 2 ans | 191 93 | 36 – 84 (60,8) | 1000 mg | 400-500 UI |
| R : répartition aléatoire; CP : contrôlée par un placebo; DI : double insu; MC : multicentrique; GP : en groupe parallèle. | |||||||
Les patients qui présentaient, au départ, des troubles des voies digestives supérieures ou des antécédents de telles anomalies n’étaient pas exclus d’emblée de l’étude de 2 ans sur le traitement de l’ostéoporose chez les hommes, pas plus d’ailleurs que ceux qui prenaient de l’AAS, des AINS ou des médicaments habituellement utilisés dans le traitement d’ulcères gastroduodénaux.
Résultats de l’étude 10
On a démontré l’efficacité, mesurée par la variation de la DMO, du risédronate sodique à la dose de 35 mg une fois par semaine dans le traitement de l’ostéoporose chez les hommes. Tous les patients de cette étude ont reçu un supplément de 1000 mg/jour de calcium et 400 à 500 UI/jour de vitamine D.
Le risédronate sodique à 35 mg a entraîné une augmentation moyenne significative de la DMO de la colonne lombaire, du col fémoral, du trochanter et de la hanche totale, comparativement au placebo dans le cadre d’une étude sur 2 ans (colonne lombaire, 4,5 %; col fémoral, 1,1 %; trochanter, 2,2 % et hanche totale, 1,5 %). On a observé des augmentations statistiquement significatives de la DMO de la colonne lombaire dans les 6 mois suivant l’instauration du traitement par le risédronate sodique. La variation en pourcentage de la DMO de la colonne lombaire par rapport à sa valeur de départ était significativement plus élevée dans le groupe risédronate sodique à 35 mg une fois par semaine que dans le groupe placebo pour toutes les mesures effectuées au cours de l’étude (voir la figure 3).
Figure 3
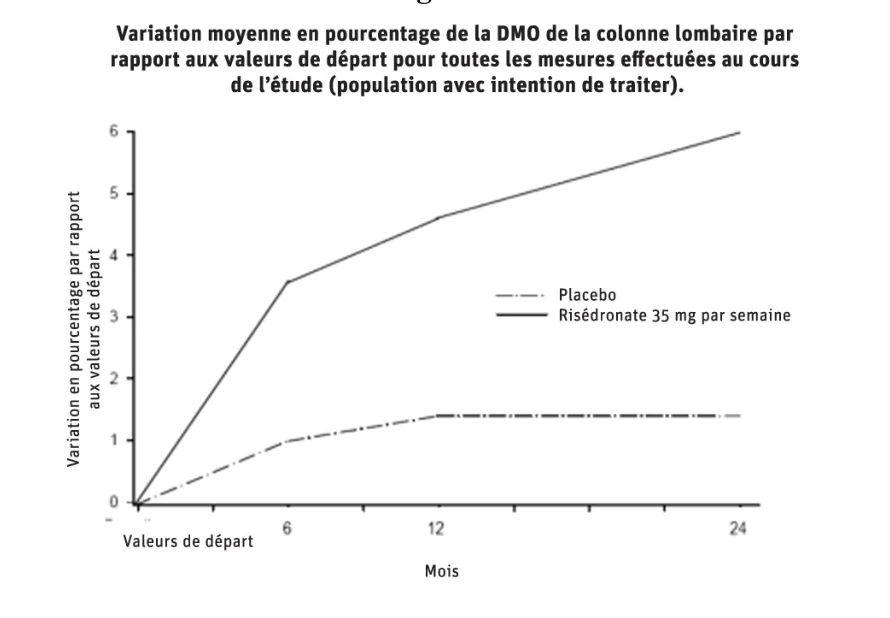
Ostéoporose induite par les glucocorticoïdes
Aspects démographiques de l’étude et méthodologie de l’essai
Tableau 16 Résumé des aspects démographiques des patients pour les essais cliniques sur le risédronate sodique dans la prévention et le traitement de l’ostéoporose induite par les glucocorticoïdes | ||||||
| No de l’étude | Plan de l’étude | Posologie | Durée | Sujets de l’étude n = nombre | Groupe d’âge (âge moyen) | Sexe |
12 Traitement GC récent | DI, CP | Risédronate sodique à 5 mg/jour Placebo | 1 an | 228 | 18-85 (59,5) | Hommes et femmes |
13 Traitement GC à long terme | DI, CP | Le risédronate sodique. 5 mg/jour Placebo | 1 an | 290 | 19-85 (58,4) | Hommes et femmes |
| GC : glucocorticoïde; DI : double insu; CP : contrôlée par placebo | ||||||
Dans l’étude 11, tous les patients avaient commencé à prendre des glucocorticoïdes (> 7,5 mg par jour de prednisone ou l’équivalent) au cours des 3 mois précédents en raison d’affections rhumatismales, cutanées et pulmonaires. La DMO moyenne de la colonne lombaire était normale au début de l’étude. Tous les participants à l’étude ont reçu un supplément de calcium de 500 mg par jour.
Dans l’étude 12, on entendait par utilisation de glucocorticoïdes à long terme l’utilisation des produits pendant plus de 6 mois pour le traitement d’affections rhumatismales, cutanées et pulmonaires. La DMO moyenne de la colonne lombaire était faible au départ (1,63 É.-T. sous la moyenne d’une population jeune et saine), et l’É.-T. se situait à plus de 2,5 sous la moyenne chez 28 % des sujets. Tous les participants à l’étude ont reçu un supplément de calcium de 1 000 mg par jour et un supplément de vitamine D de 400 UI par jour.
Résultats des études 11 et 12
Tableau 17 Variation de la densité minérale osseuse après 12 mois par rapport aux valeurs de départ chez les patients suivant une glucocorticothérapie | |||
| Critères d’évaluation | Risédronate sodique à 5 mg Variation moyenne de la DMO % | Placebo Variation moyenne de la DMO % | Moindres carrés Différence moyenne par rapport au placebo % |
| Étude 12 : traitement GC récent | |||
Colonne lombaire Col fémoral Trochanter | n = 58-60 0,6 0,8 1,4 | n = 56-57 –2,8 –3,1 –3,1 | 3,8** 4,1** 4,6** |
| Étude 13 : traitement GC à long terme | |||
Colonne lombaire Col fémoral Trochanter | n = 77-79 2,9 1,8 2,4*** | n = 66-67 0,4 –0,3 1,0 | 2,7** 1,9* 1,4* |
| GC : glucocorticoïde; *p ≤ 0,01 vs placebo; **p ≤ 0,001 vs placebo; ***p ≤ 0,05 vs début | |||
Dès le troisième mois de traitement et tout au long du traitement, le groupe placebo a enregistré des pertes de DMO au niveau de la colonne lombaire, du col fémoral et du trochanter, tandis que la DMO s’est maintenue ou a augmenté dans le groupe recevant 5 mg de risédronate sodique. On a relevé des écarts significatifs sur le plan statistique entre le groupe recevant le risédronate sodique à 5 mg et le groupe placebo en chaque point du squelette, et ce, lors de toutes les évaluations (3e, 6e, 9e et 12e mois). La poursuite du traitement a eu pour effet d’accentuer ces différences. En ces points du squelette, les résultats ont également été significatifs sur le plan statistique lorsque les sous-groupes d’hommes et de femmes ménopausées ont été analysés séparément.
Le risédronate sodique a démontré son efficacité et a prévenu la perte osseuse sans égard à la maladie sous-jacente, à l’âge, au sexe, à la dose de glucocorticoïdes ni à la DMO de départ.
Fractures vertébrales : Les fractures vertébrales constituaient un critère d’évaluation de l’innocuité dans les deux études avec groupe placebo.
Tableau 18 Incidence des fractures vertébrales chez les patients entreprenant ou poursuivant une glucocorticothérapie | ||||
| Critères d’évaluation | Risédronate sodique à 5 mg | Placebo | ||
| n | % de patients | n | % de patients | |
| Étude 12 : traitement GC récent | 53 | 6 | 52 | 17 |
| Étude 13 : traitement GC à long terme | 58 | 5 | 59 | 15 |
| Études 12 et 13 combinées | 111 | 5* | 111 | 16 |
| vs placebo : *p ≤ 0,05 | ||||
La baisse statistiquement significative de l’incidence des fractures vertébrales constatée dans l’analyse des résultats combinés de ces études correspond à une réduction du risque relatif de 70 %.
Histologie et histomorphométrie : L’évaluation histomorphométrique de 70 échantillons de biopsies osseuses réalisées chez 48 patients traités par des glucocorticoïdes et ayant reçu soit un placebo, soit le risédronate sodique à raison de 5 mg par jour pendant 1 an (y compris 22 paires de biopsies, dont 16 exécutées chez des patients traités par le risédronate sodique) a révélé que le risédronate sodique réduisait la résorption osseuse et entraînait une diminution légère à modérée du taux de renouvellement osseux. Le taux d’ostéoformation s’est maintenu ou accru, et on n’a relevé aucun signe de déficience au chapitre de la minéralisation. La structure de l’os compact (épaisseur et porosité corticales) s’est maintenue dans le groupe sous risédronate sodique; cependant, la porosité corticale s’est accentuée dans le groupe placebo. Ces résultats indiquent que l’os formé durant le traitement par le risédronate sodique est de qualité normale.
L’histologie des os a démontré que l’os formé pendant le traitement par le risédronate sodique présentait une structure lamellaire et une minéralisation normales, aucune anomalie de l’os ni de la moelle épinière n’ayant été observée.
Maladie osseuse de Paget
Aspects démographiques de l’étude et méthodologie de l’essai
Tableau 19 Résumé des aspects démographiques des patients pour les essais cliniques dans le traitement de la maladie osseuse de Paget | |||||
| No d’étude | Plan de l’étude | Posologie et durée | Sujets d’étude n = nombre | Groupe d’âge (âge moyen) | Sexe |
| 14 | DI, CA | Risédronate sodique à 30 mg pendant 2 mois Didronel à 400 mg pendant 6 mois | 123 | 34-85 (66,8) | Hommes et femmes |
| 15 | CA | Risédronate à 10, 20 ou 30 mg pendant 28 jours | 62 | (67,7) | Hommes et femmes |
| 16 | ÉO | Risédronate à 30 mg | 162 | (68,4) | Hommes et femmes |
| 17 | ÉO | Risédronate à 30 mg | 13 | (68,2) | Hommes et femmes |
| 18 | ÉO | Risédronate à 30 mg | 20 | (74,0) | Hommes et femmes |
| 19 | ÉO | Risédronate à 30 mg | 73 | (69) | Hommes et femmes |
| DI : double insu; CA : traitement de comparaison actif; ÉO : étude ouverte | |||||
Dans l’étude 13, l’essai a été mené chez des patients dont la maladie de Paget était modérée ou grave (c.-à-d. un taux sérique de phosphatases alcalines au moins deux fois plus élevé que la limite supérieure de la normale). L’efficacité d’une dose quotidienne de 30 mg de risédronate sodique a été démontrée dans 6 études cliniques ayant regroupé plus de 390 sujets des deux sexes.
Résultats de l’étude 13
On peut voir à la Figure 4 ci-dessous qu’au 180e jour, le taux sérique de phosphatases alcalines était revenu à la normale chez 77 % (43/56) des patients traités par le risédronate sodique, comparativement à 10,5 % des patients traités par Didronel (p < 0,001).Chez 33 de ces 43 patients (77 %), la rémission (c’est-à-dire le retour à la normale du taux sérique de phosphatases alcalines) attribuable à l’administration du risédronate sodique s’est maintenue pendant au moins 300 jours d’observation post-thérapeutique.
Figure 4
Pourcentage de patients dont le taux sérique de phosphatases alcalines s’est normalisé en fonction du temps.
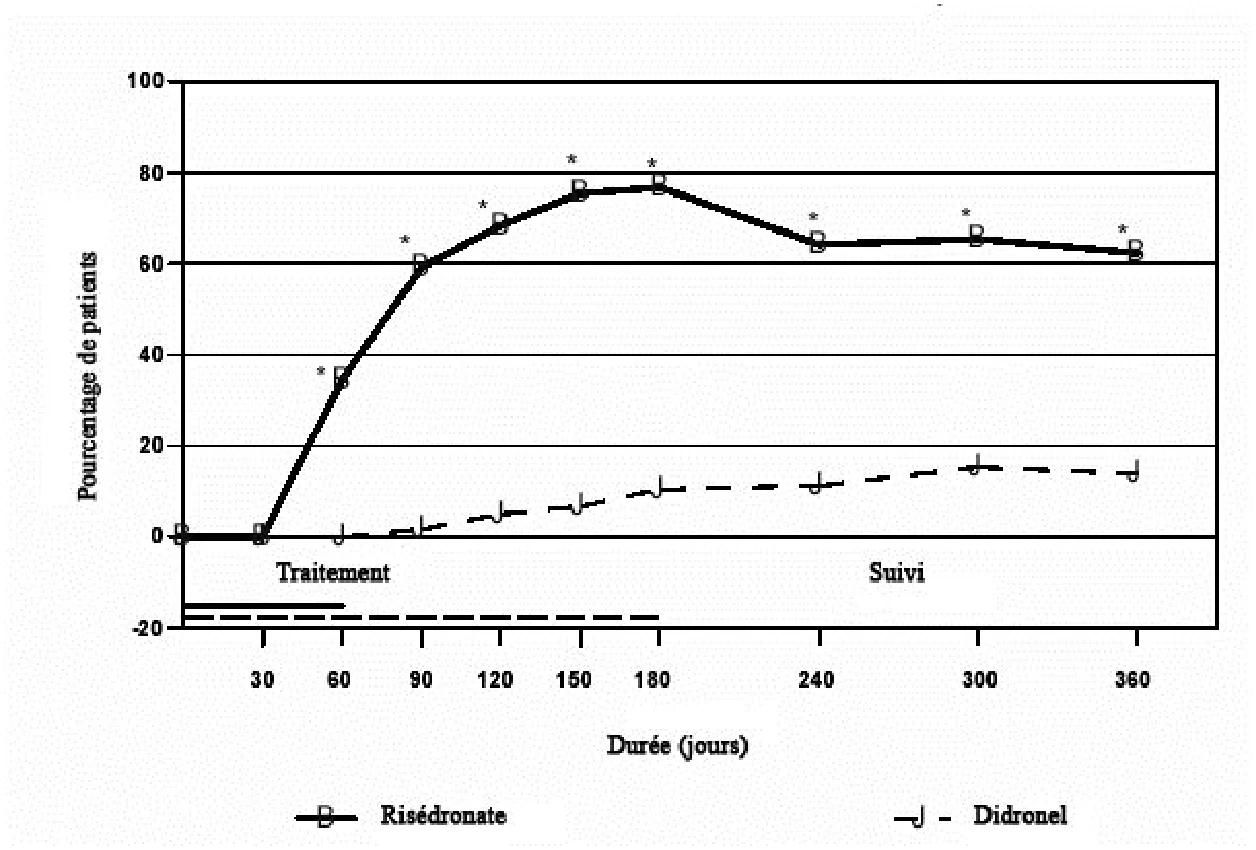
Au cours des 180 premiers jours de l’étude contrôlée par un traitement actif, 85 % (51/60) des patients du groupe sous risédronate sodique ont vu leur taux sérique excédentaire de phosphatases alcalines (différence entre le taux mesuré et le point médian de la plage normale) régresser de ≥ 75 % et plus par rapport à la valeur de départ après un traitement de 2 mois, par rapport à 20 % (12/60) dans le groupe Didronel après un traitement de 6 mois (p < 0,001). La variation du taux sérique excédentaire de phosphatases alcalines en fonction du temps (voir la Figure 4 ci-dessous) révèle que l’effet du risédronate sodique est significatif après 30 jours seulement d’administration; à ce stade, on obtient une réduction de 36 % du taux sérique excédentaire de phosphatases alcalines, comparativement à 6 % seulement chez les sujets du groupe Didronel après la même période (p < 0,001).
Figure 5
Pourcentage moyen de variation du taux sérique excédentaire de phosphatases alcalines par rapport aux valeurs de départ lors de chaque visite – Étude RPD-001694
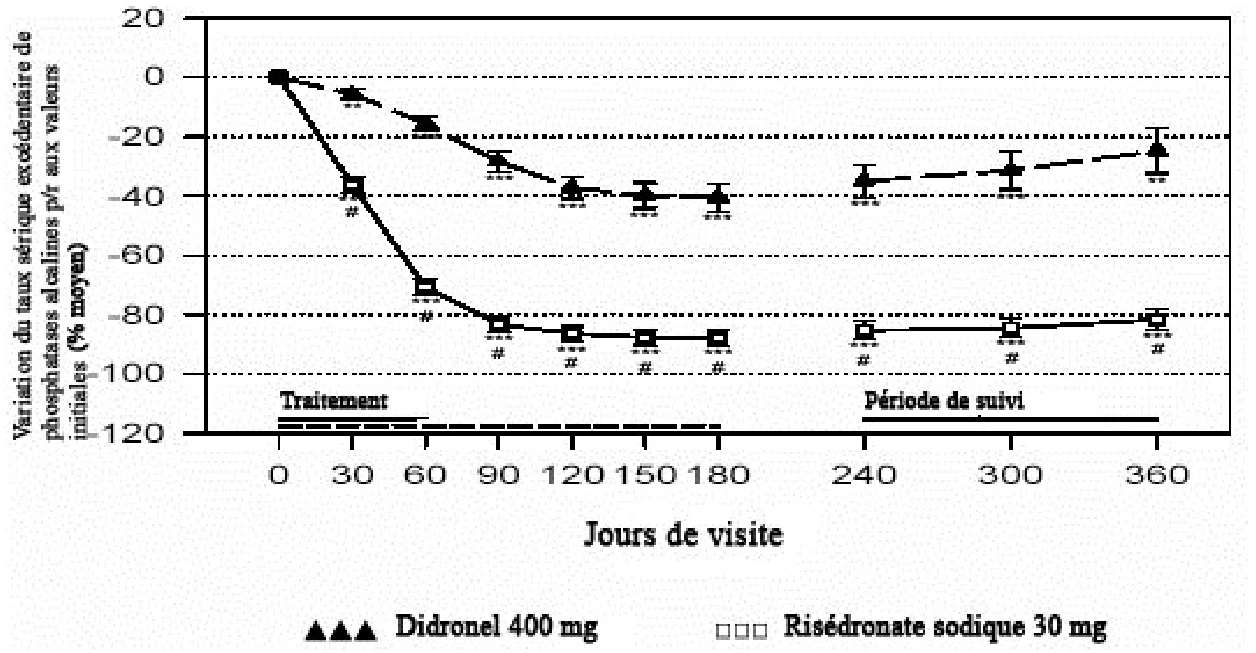
La réponse au traitement par le risédronate sodique n’était pas liée à l’âge, au sexe, ni à la race et était comparable, peu importe le degré de la maladie de Paget (de légère à très grave). On peut voir, dans le Tableau 20 (ci-dessous), la réduction moyenne maximale en pourcentage du taux sérique excédentaire de phosphatases alcalines par rapport aux valeurs de départ chez les patients dont l’atteinte était légère, modérée ou grave.
Tableau 20 Pourcentage de réduction maximale du taux sérique excédentaire de phosphatases alcalines (PA) totales par rapport aux valeurs de départ en fonction de la gravité de l’atteinte – Risédronate sodique à 30 mg | |||
Sous-groupe : Gravité initiale de l’atteinte (PA) | n | Taux sérique initial de PA (U/L)* | Réduction maximale moyenne (%) |
> 2, < 3 × LSN ≥ 3, < 7 × LSN ≥ 7 × LSN | 32 14 17 | 271,6 ± 5,3 475,3 ± 28,8 1 611,3 ± 231,5 | –90,2 –90,4 –80,9 |
| * Les valeurs correspondent à la moyenne ± É.-T.; LSN = limite supérieure de la normale | |||
Résultats de l’étude 14
La réponse au risédronate sodique était comparable, que les patients aient reçu un traitement antipagétique antérieur ou non. Dans l’essai avec traitement de comparaison actif, 4 des 5 patients (80 %) qui n’avaient pas répondu à des traitements antipagétiques complets antérieurs (calcitonine, Didronel, clodronate) ont répondu à l’administration du risédronate sodique à raison de 30 mg par jour (la réponse étant définie comme une variation d’au moins 30 % par rapport aux valeurs de départ). Les 4 patients ont vu leur taux sérique excédentaire de phosphatases alcalines s’abaisser d’au moins 90 % par rapport aux valeurs de départ, tandis que le taux sérique de phosphatases alcalines est revenu à la normale chez 3 de ces sujets. Le risédronate sodique n’altère pas la minéralisation. Les données histologiques indiquent que l’os formé au cours du traitement par le risédronate sodique est de type lamellaire et de qualité normale.
Les radiographies réalisées au départ et après 6 mois chez les patients traités par une dose quotidienne de 30 mg de risédronate sodique révèlent sa grande efficacité dans la diminution de l’ostéolyse à tous les points anatomiques, y compris le squelette appendiculaire et le squelette rachidien. Fait important à noter, les lésions ostéolytiques des membres inférieurs se sont améliorées ou sont demeurées inchangées chez 15 des 16 patients évalués (94 %); on a constaté une nette amélioration des lésions ostéolytiques chez 9 patients sur 15 (60 %). Aucune nouvelle fracture n’a été observée.
PHARMACOLOGIE DÉTAILLÉE
Un grand nombre de données précliniques viennent étayer la normalité qualitative de l’os formé pendant le traitement par le risédronate sodique à des doses thérapeutiques, ce que confirme d’ailleurs l’expérience clinique. Chez les animaux ovariectomisés, le risédronate a fait preuve d’une puissante activité anti-ostéoclastes et antirésorption, en augmentant la masse osseuse et la résistance biomécanique en fonction de la dose. Le traitement par le risédronate a maintenu la corrélation positive entre la DMO et la résistance osseuse. Chez les chiens intacts, le risédronate a entraîné un équilibre osseux positif au niveau de l’unité multicellulaire de base.
L’administration prolongée de risédronate par voie orale à des rats ovariectomisés (jusqu’à 2,5 mg/kg/jour pendant 12 mois) et à des pourceaux miniatures ovariectomisés (jusqu’à 2,5 mg/kg/jour pendant 18 mois) n’a pas altéré la structure osseuse, la minéralisation ni la résistance biomécanique. Ces doses étaient 5 fois plus élevées que la dose antirésorption optimale chez ces espèces. Une ostéoformation lamellaire normale a été constatée chez ces animaux. Le traitement par le risédronate n’a pas entravé la guérison normale des fractures radiales chez les chiens adultes. L’épreuve de Schenk sur les rats, fondée sur l’examen histologique des épiphyses de rats en pleine croissance après l’administration du médicament, a démontré que le risédronate n’entravait pas la minéralisation osseuse même à la dose la plus élevée mise à l’essai (5 mg/kg/jour par voie sous-cutanée), qui équivalait à > 3 000 fois la dose antirésorption la plus faible (1,5 μg/kg/jour).
TOXICOLOGIE
Toxicité aiguë : Des décès sont survenus à la suite de l’administration de doses orales uniques de 903 mg/kg (5 826 mg/m2) à des rates et de 1 703 mg/kg (10 967 mg/m2) à des rats mâles. La dose létale minimale chez la souris, le lapin et le chien s’établissait à 4 000 mg/kg (10 909 mg/m2), 1 000 mg/kg (10 870 mg/m2) et 128 mg/kg (2 560 mg/m2), respectivement. Ces valeurs équivalent à 140 et à 620 fois la dose de 30 mg administrée à l’humain, en fonction de la surface corporelle (mg/m2).
Toxicité chronique : Dans le cadre d’une étude de 1 an sur la toxicité, prévoyant l’administration quotidienne répétée à des chiens, la toxicité limitante du risédronate est apparue à la dose de 8 mg/kg/jour (160 mg/m2) et s’est traduite par des changements hépatiques, testiculaires, rénaux et gastro-intestinaux. Les effets gastro-intestinaux à la dose de 16 mg/kg (111 mg/m2) ont été les premières manifestations d’une toxicité limitante chez le rat au cours d’une étude de 26 semaines. Ces doses équivalent à environ 6,25 à 9 fois la dose de 30 mg administrée à l’humain, en fonction de la surface corporelle (mg/m2). Lors d’études d’une durée de 6 mois et de 1 an sur la toxicité prévoyant l’administration mensuelle répétée à des chiens, la toxicité limitante du risédronate est apparue à la dose de 32 mg/kg (640 mg/m2) et s’est traduite par des changements hépatiques, testiculaires et rénaux. Des lésions gastro-intestinales ont été observées à la dose de 16 mg/kg (320 mg/m2). Ces doses équivalent à environ 3,5 à 7 fois la dose de 150 mg administrée à l’humain, en fonction de la surface corporelle en mg/m2.
Une étude de 13 semaines a été menée chez le chien, afin d’évaluer la toxicité du risédronate (8 et 16 mg/kg p.o.) sur l’estomac et la portion inférieure du tractus gastro-intestinal, de même que la toxicocinétique lorsque celui-ci est administré avec ou sans EDTA (2,5 et 12,5 mg/kg) à la suite de 14 administrations orales à raison d’une fois par semaine. Aucune toxicité GI additionnelle n’a été observée par suite de l’ajout de l’une ou l’autre dose d’EDTA à l’une ou l’autre dose de risédronate. Aucun nouvel organe cible des effets toxiques n’a été découvert chez les chiens ayant reçu du risédronate en association avec l’EDTA (par rapport à l’administration de risédronate uniquement). L’administration d’EDTA seul n’a été associée à aucune altération liée au traitement.
L’administration concomitante d’EDTA et de 8 ou 16 mg/kg de risédronate a été associée à une potentialisation des altérations histologiques provoquées par le risédronate dans le foie, les reins et les testicules (sur le plan de l’incidence ou de la gravité). La potentialisation de la toxicité était plus évidente à la dose de 12,5 mg/kg d’EDTA qu’à celle de 2,5 mg/kg. En ce qui a trait aux effets pharmacologiques souhaités (c.-à-d. augmentation de la masse osseuse), la dose de 12,5 mg/kg d’EDTA, administrée conjointement avec 8 ou 16 mg/kg de risédronate (par comparaison avec l’administration de risédronate seul), a aggravé l’hypertrophie des côtes et fait augmenter la fréquence de la hausse de la densité osseuse des cornets nasaux. Ces résultats pourraient être en lien avec l’augmentation de l’exposition observée lorsque le risédronate est administré en association avec de l’EDTA.
Carcinogénicité : On a mené 3 études sur le pouvoir carcinogène du risédronate chez 2 espèces (souris et rat). Les 3 études ont nettement mis en lumière les effets pharmacologiques osseux de la substance en fonction de la dose. Le risédronate n’a eu aucun effet carcinogène chez les rats et les rates auxquels on a administré quotidiennement, par gavage pendant 104 semaines, des doses allant jusqu’à 24 mg/kg/jour (12 fois la dose de 30 mg administrée à l’humain, en fonction de la surface corporelle en mg/m2). De même, on n’a constaté aucun signe de pouvoir carcinogène chez des souris mâles et femelles auxquelles on a administré quotidiennement, par gavage pendant 80 semaines, des doses ayant atteint jusqu’à 32 mg/kg/jour (5 fois la dose de 30 mg administrée à l’humain, en fonction de la surface corporelle en mg/m2).
Mutagenèse : Dans une série de 7 tests sur le pouvoir mutagène in vitro et in vivo, le risédronate ne s’est pas révélé génotoxique. Un test in vitro d’aberrations chromosomiques sur des cellules d’ovaires de hamster chinois a donné des résultats faiblement positifs à des doses fortement cytotoxiques (> 675 μg/mL). Toutefois, lorsque le test a été répété à des doses favorisant davantage la survie des cellules (300 μg/mL), les résultats ont été négatifs avec le risédronate.
Reproduction : Chez les rates, l’ovulation était inhibée par une dose orale de 16 mg/kg/jour (environ 5,2 fois la dose de 30 mg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2). On a constaté une diminution du taux d’implantation chez les rates traitées par des doses ≥ 7 mg/kg/jour (environ 2,3 fois la dose de 30 mg/jour administrée à l’humain, en fonction de la surface en mg/m2). Chez les rats mâles, une atrophie et une inflammation des testicules et de l’épididyme a été constatée avec 40 mg/kg/jour (environ 13 fois la dose de 30 mg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2). L’atrophie testiculaire a également été observée chez les rats mâles après 13 semaines de traitement par des doses orales de 16 mg/kg/jour (environ 5,2 fois la dose de 30 mg/jour administrée à l’humain, en fonction de la surface en mg/m2). Un blocage modéré à important de la maturation des spermatides a été observé après 13 semaines de traitement chez les chiens mâles à la dose orale de 8 mg/kg/jour (environ 8 fois la dose de 30 mg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2). Ces résultats avaient tendance à s’aggraver avec l’augmentation des doses et la durée de l’exposition.
La survie des nouveau-nés diminuait lorsque les rates étaient traitées pendant la gestation par des doses orales ≥ 16 mg/kg/jour (environ 5,2 fois la dose de 30 mg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2). On a observé une diminution du poids corporel des nouveau-nés issus de mères traitées par 80 mg/kg (environ 26 fois la dose de 30 mg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2). Chez les rates traitées pendant la gestation, le nombre de fœtus présentant une ossification incomplète des sternèbres ou du crâne était plus élevé (la différence étant statistiquement significative) à la dose de 7,1 mg/kg/jour (environ 2,3 fois la dose de 30 mg/kg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2). L’ossification incomplète et les sternèbres non ossifiées étaient plus importantes chez les rates traitées par des doses orales ≥ 16 mg/kg/jour (environ 5,2 fois la dose de 30 mg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2). On a observé une faible incidence de fentes palatines chez les fœtus de rates traitées par des doses orales ≥ 3,2 mg/kg/jour (environ 1 fois la dose de 30 mg/kg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2). La pertinence de ce résultat pour l’utilisation du risédronate sodique chez l’humain n’est pas connue. Aucun effet significatif sur l’ossification fœtale n’a été observé chez les lapines traitées par des doses orales pouvant atteindre 10 mg/kg/jour pendant la gestation (environ 6,7 fois la dose de 30 mg/kg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2). Cependant, chez les lapines traitées par 10 mg/kg/jour, 1 des 14 portées a avorté et 1 des 14 portées a été mise bas prématurément.
Comme c’est le cas avec d’autres bisphosphonates, l’administration de doses de seulement 3,2 mg/kg/jour (environ 1 fois la dose de 30 mg/kg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2) pendant toute la période de l’accouplement et de la gestation a entraîné une hypocalcémie périnatale et une mortalité chez les rates qu’on a laissées mettre bas.
Les bisphosphonates pénètrent dans la matrice osseuse, de laquelle ils sont par la suite graduellement libérés sur une période pouvant s’échelonner sur des semaines ou des années. La quantité de bisphosphonate qui pénètre l’os d’un adulte, et conséquemment, la quantité qui sera par la suite libérée dans la circulation de l’organisme, est directement liée à la dose de bisphosphonates et à la durée de son utilisation. Il n’existe aucune donnée sur les risques pour le fœtus chez l’humain. Toutefois, il existe théoriquement un risque de lésion chez le fœtus, principalement au niveau du squelette, si une femme devient enceinte après avoir terminé un traitement par un bisphosphonate. Aucune étude n’a été menée pour vérifier l’incidence de certaines variables sur ce risque, telles que le temps écoulé entre l’arrêt du traitement par le bisphosphonate et la conception, le type de bisphosphonate utilisé et la voie d’administration (intraveineuse vs orale).
RÉFÉRENCES
- 1. Adachi JD, Olszynski WP, Hanley DA, Hodsman AB, Kendler DL, Siminoski KG, et al. Management of corticosteroid-induced osteoporosis. Semin Arthritis Rheum 2000;29:228-51.
- 2. Adami S, Zamberlan N. Adverse effects of bisphosphonates. A comparative review. Drug Safety 1996 Mar; 14(3): 158-70.
- 3. Anon. Risedronate sodium. Drugs of the Future 1996;21 (7):764-6.
- 4. Bekker P, Kylstra J, Altman R, Brown J, Johnston C, Lang R, et al, A multicenter study of risedronate for Paget’s disease. 16th Annual Meeting of the American Society of Bone and Mineral Research. Sept 9-13 1994, Kansas City. J Bone Mineral Res 1994;Aug 9(Suppl 1):S292 (#B251).
- 5. Bekker P, Kylstra J, Altman R, Brown J, Johnston C, Lang R, et al. Risedronate reduces pain and disability of Paget’s patients. XIIth International Conference on Calcium Regulating Hormones Feb 14-19 1995, Melbourne, Australia. Bone 1995;Jan:16(Suppl 1):212S(#508).
- 6. Bekker P, Licata A, Harris S, Genant H, Charles P, Johnston C. Risedronate dose response in prevention of early postmenopausal bone loss [abstract]. 18th Ann Meet Amer Soc Bone Mineral Res; 1996 Sept 7-11; Seattle (WA): J Bone Miner Res 1996 Aug;11(Suppl l) : S346(#M658).
- 7. Bekker PJ, McClung MR, Bensen W, Bolognese MA, Bonnick SL, Ettinger MP, et al. Risedronate is effective in increasing BMD in both early and late postmenopausal women with low bone mass [abstract]. 19th Ann Meet Amer Soc Bone Miner Res; 1997 Sept 10-14; Cincinnati (OH): J Bone Miner Res 1997b Aug: 12(Suppl 1): S471 (#S474).
- 8. Blank MA, Ems BL, Gibson GW, et al. Nonclinical model for assessing gastric effects of bisphosphonates. Dig Dis Sci. 1997 Feb;42(2):281-8.
- 9. Boonen S, Orwoll ES, Wenderoth D, Stoner KJ, Eusebio R, Delmas PD. Once-weekly risedronate in men with osteoporosis; Results of 2-Year, placebo-controlled, double-blind, multicenter study. J. Bone Mineral Res 2009; 24(4): 719-725
- 10. Brown JP, Kendler DL, McClung MR et al. The efficacy and tolerability of risedronate once a week for the treatment of postmenopausal osteoporosis. Calcif Tissue Int 2002;71:103-111.
- 11. Chines A, Bekker P, Clarke P, Hosking D. Reduction of bone pain and alkaline phosphatase in patients with severe Paget’s disease of bone following treatment with risedronate. 18th Annual Meeting of the American Society of Bone and Mineral Research Sept 7-11 1996, Seattle. J Bone Mineral Res 1996;Aug 11(Suppl l):S371 (#M760).
- 12. Cohen S, Levy RM, Keller M, Doling E, Emkey RD, Greenwald M, et al. Risedronate therapy prevents corticosteroid-induced bone loss - a twelve-month, multicenter, randomized, double- blind, placebo-controlled, parallel-group study. Arthritis Rheum 1999a;42:2309-18.
- 13. Cohen S, Werhya G, Levy R, Jencen D, Chines A, Reid D. Risedronate treatment increases bone mass in patients taking corticosteroids regardless of underlying condition or gender [abstract]. Arthritis Rheum 1999b;42 Suppl9:S287.
- 14. Delmas PD, McClung MR, Zanchetta JR et al. Efficacy and safety of risedronate 150 mg once a month in the treatment of postmenopausal osteoporosis. Bone 2008: 42:36-42.
- 15. Devogelaer JP, Hughes R, Laan R, Adami S, Reid D, Sacco-Gibson N, et al. Risedronate is effective and well-tolerated in patients on chronic corticosteroid therapy [abstract]. Bone 1998;23 Suppl 5:S480.
- 16. Fogelman I, Ribot C, Smith R, Ethgen D, Sod E, Reginster J-Y. Risedronate reverses bone loss in postmenopausal women with low bone mass: results from a multinational, double-blind, placebo-controlled trial. J Clin Endocrinol Metab 2000;85(5):1895-1900.
- 17. Harris ST, Watts NB, Genant HK, et al. Effects of risedronate treatment on vertebral andnonvertebral fractures in women with postmenopausal osteoporosis. JAMA 1999;282: 1344-1352.
- 18. Harris ST, Eriksen EF, Davidson M et al. Effect of combined risedronate and hormone replacement therapies on bone mineral density in postmenopausal women. J Clin Endocrin Metabol 2001;86(6):1890-1897.
- 19. Homik JE, Cranney A, Shea B, Tugwell P, Wells F, Adachi JD, et al. A meta-analysis on the use of bisphosphonates in corticosteroid-induced osteoporosis. J Rheumatol 1999;26: 1148-57.
- 20. Hosking DJ, Eusebio RA, Chines AA. Paget's disease of bone: reduction of disease activity with oral risedronate. Bone. 1998 Jan;22(1):51-5.
- 21. Kylstra JW, Bekker PJ, Clements TL, Valentin Oprah A, Axelrod DW, Singer FR. Risedronate in resistant Paget’s disease of bone. 11th International Conference on Calcium Regulating Hormones. April 24-29 1992, Florence Italy. Bone Mineral 1992; Apr 17(Suppl l):209(#535).
- 22. Lanza F, Schwartz H, Sahba B, et al. An endoscopic comparison of the effects of alendronate and risedronate on upper gastrointestinal mucosae. Am J Gastroenterol. 2000;95(11):3112-7.
- 23. McClung MR, Bensen W, Bolognese MA, Bonnick SL, Ettinger MP, Harris ST, et al. Risedronate increases BMD at the hip, spine and radius in postmenopausal women with low bone mass [abstract]. 19th Ann Meet Amer Soc Bone Mineral Res; 1997 Sept 10-14; Cincinnati (OH): J Bone Miner Res 1997 Aug;12(Suppl 1):S169(#P269).
- 24. McClung et al, NOF 2007 P8.6 Osteoporos Int 2007; 18(Suppl 2); S217-S218.
- 25. Mitchell DY, Vandenouweland FA, Heise MA, Salyers GC, Russell DA, Brezovic CP, et al. Effect of food on risedronate pharmacokinetics in healthy volunteers. 1994 American Association of Pharmaceutical Scientists Annual Meeting Nov 6-10 1994, San Diego. Pharm Res 1994; Oct:11(Suppl 10):S370 (PPDM 8151).
- 26. Mortensen L, Charles P, Bekker PJ, Digennaro J, Johnston CC. Risedronate increases bone mass in an early postmenopausal population: Two years of treatment plus one year of follow-up. J Clin Endocrinol Metab 1998 Feb;83 (2): 396-402.
- 27. Perkins AC, Wilson CG, Frier M, Vincent RM, Blackshaw PE, Dansereau RJ, et al. Esophageal transit of risedronate cellulose-coated tablet and gelatin capsule formulations. Int J Pharm 1999c;186: 169-75.
- 28. Reginster JY, Lecart MP. Efficacy and safety of drugs for Paget’s disease of bone. Bone 1995;Nov: 17(Suppl 5):485S-8S.
- 29. Reginster J-Y, Minne OW, Sorensen OH, et al. Randomized trial of the effects of risedronate on vertebral fractures in women with established postmenopausal osteoporosis. Osteoporos Int. 2000;11:83–91.
- 30. Reid DM. The role of risedronate in the management of postmenopausal and corticosteroid-induced osteoporosis: an initial assessment, Today’s Therapeutic Trends 1999b; 17:159-366.
- 31. Ruggiero SL, Mehrotra B, Rosenberg TJ, Engroff SL. Osteonecrosis of the jaws associated with the use of bisphosphonates: a review of 63 cases. J Oral Maxillofac Surg. 2004 May;62(5):527-34.
- 32. Shadmany SA, Kloos RT. Risedronate in osteoporosis or osteopenia after alendronate intolerance [abstract]. Proceedings of the 81st Annual Meeting of the Endocrine Society, Endo ‘99;1999 June 12-15;San Diego, California; p 442.
- 33. Sietsema WK, Ebetino FH, Salvagno AM, Bevan JA. Antiresorptive dose-response relationships across three generations of bisphosphonates. Drugs Exp Clin Res 1989;15(9):389-96.
- 34. Singer FR, Clemens TL. Risedronate in resistant Paget’s disease of bone. 14th Annual Meeting of the American Society of Bone and Mineral Research. Sept 30-Oct 4 1992, Minneapolis. J Bone Mineral Res 1992;Aug:7(Suppl 1):S291 (#793).
- 35. Singer FR, Clemens TL, Eusebio RA, Bekker PJ. Risedronate, a highly effective oral agent in the treatment of patients with severe Paget's disease. J Clin Endocrinol Metab. 1998 Jun;83(6):1906-10.
- 36. Siris ES, Chines AA, Altman RD, et al. Risedronate in the treatment of Paget's disease of bone: an open label, multicenter study. J Bone Miner Res. 1998 Jun;13(6):1032-8.
- 37. Wallach S, Cohen S, Reid DM, et al. Effects of risedronate treatment on bone density and vertebral fracture in patients on corticosteroid therapy. Osteoporos Int. 2000;67:277-285.
- 38. Étude comparative, croisée, à dose unique, sur la biodisponibilité du risédronate sodique en comprimés de 5 mg menée chez des volontaires en bonne santé. Terminée le 24 avril 2005.
- 39. Étude comparative, croisée, à dose unique, sur la biodisponibilité du risédronate sodique en comprimés de 35 mg menée chez des volontaires en bonne santé. Terminée le 14 février 2005.
- 40. Monographie d’Actonel® de Warner Chilcott Canada Co. No de contrôle 188707. Date de révision : 29 février 2016.