


Monographie de produit - Sandostatin
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Présentation / teneur | Ingrédients non médicinaux pertinents sur le plan clinique |
SANDOSTATIN : sous-cutanée et perfusion intraveineuse SANDOSTATIN LAR : intramusculaire | SANDOSTATIN : Solution en ampoules (1 mL) : 50 μg/mL, 100 μg/ mL, 500 μg/mL ou flacons multidoses (5 mL) : 200 μg/mL SANDOSTATIN LAR : Poudre pour suspension à libération lente : Flacon en verre de 6 mL renfermant une dose unique de 10, 20 ou 30 mg d’octréotide Flacon en verre renfermant une dose unique (6 mL) | SANDOSTATIN : acide lactique, phénol et mannitol SANDOSTATIN LAR : poly (DL-lactide-co-glycolide), carboxyméthylcellulose sodique, mannitol et poloxamère 188 Pour obtenir une liste complète, veuillez consulter la section Formes posologiques, Composition et Conditionnement. |
INDICATIONS ET USAGE CLINIQUE
SANDOSTATIN par voie sous-cutanée en ampoules et flacons multidoses
Généralités
Le traitement par SANDOSTATIN (acétate d’octréotide) est indiqué pour maîtriser les symptômes chez les patients ayant des tumeurs carcinoïdes métastatiques et des tumeurs intestinales sécrétant des peptides vasoactifs (VIPomes) de même que chez les patients atteints d’acromégalie.
Les données dont on dispose à l'heure actuelle ne permettent pas d'affirmer que SANDOSTATIN diminue la taille des métastases ni qu'il en ralentit la croissance ou l'évolution.
SANDOSTATIN est de plus indiqué pour prévenir les complications chez les patients ayant subi une chirurgie pancréatique à haut risque.
SANDOSTATIN est également indiqué dans le traitement d’urgence des hémorragies par rupture de varices gastro-œsophagiennes chez les patients atteints de cirrhose et dans la prévention des récidives hémorragiques. SANDOSTATIN est utilisé en association avec des interventions précises telles que la sclérothérapie endoscopique.
Tumeurs carcinoïdes
SANDOSTATIN est indiqué dans le traitement symptomatique des tumeurs carcinoïdes métastatiques. Il supprime ou inhibe la diarrhée grave et les bouffées vasomotrices associées à ces tumeurs.
Tumeurs intestinales sécrétant des peptides vasoactifs (VIPomes)
SANDOSTATIN est indiqué dans le traitement de la diarrhée aqueuse et abondante qui accompagne les tumeurs sécrétant des peptides vasoactifs intestinaux (VIP). Des améliorations notables ont été observées dans l'état général des patients qui étaient réfractaires aux traitements. En outre, le traitement par SANDOSTATIN produit une amélioration des anomalies des électrolytes (p. ex., l'hypokaliémie), ce qui permet souvent de diminuer l'administration de suppléments hydroélectrolytiques.
Acromégalie
SANDOSTATIN vise à réduire les taux sanguins d'hormone de croissance et d'IGF-1 (somatomédine C), notamment chez les patients acromégales qui ne répondent pas à l'exérèse chirurgicale, à l'irradiation hypophysaire ni à l'administration de mésylate de bromocriptine aux doses maximales ou chez qui ces traitements sont contre-indiqués.
Étant donné que les effets de l'irradiation hypophysaire peuvent prendre plusieurs années à se manifester pleinement, il peut être avantageux d'instaurer, dans l'intervalle, un traitement d'appoint à l'aide de SANDOSTATIN en vue de réduire les taux sanguins d'hormone de croissance et d'IGF-1.
On observe une diminution du taux d'hormone de croissance (GH), significative du point de vue clinique (50 % ou plus), chez la plupart des patients; dans environ la moitié des cas, on obtient une normalisation des taux plasmatiques de GH (< 5 µg/L).
Dans la plupart des cas, SANDOSTATIN réduit de façon significative les symptômes cliniques de la maladie tels que les céphalées, l'œdème de la peau et des tissus mous, l'hyperhidrose, l'arthralgie et la paresthésie. Chez les patients porteurs d'un adénome hypophysaire volumineux, le traitement par SANDOSTATIN peut donner lieu à une réduction de la masse tumorale.
Prévention des complications des chirurgies pancréatiques
SANDOSTATIN inhibe la sécrétion pancréatique exocrine basale et stimulée et, administré au cours des périodes périopératoire et postopératoire chez les patients devant subir une chirurgie pancréatique à haut risque, réduit l’incidence et la gravité des complications postopératoires types (p. ex., fistule pancréatique, abcès et septicémie secondaire et pancréatite aiguë postopératoire).
Hémorragies par rupture de varices gastro-œsophagiennes
Chez les patients qui présentent des hémorragies par rupture de varices gastro-œsophagiennes secondaires à une cirrhose, l’administration de SANDOSTATIN associée à une intervention particulière (p. ex., la sclérothérapie) permet une meilleure maîtrise des hémorragies et des récidives hémorragiques précoces, diminue le besoin de transfusions et améliore la survie à 5 jours.
SANDOSTATIN LAR (octréotide [sous forme d’acétate] pour suspension injectable)
Acromégalie
SANDOSTATIN LAR est indiqué chez les patients acromégales dont l’état est maîtrisé adéquatement au moyen de SANDOSTATIN administré par voie sous-cutanée, y compris dans le cas de ceux chez qui la chirurgie, la radiothérapie et les agonistes de la dopamine ne conviennent pas ou sont inefficaces. Le produit peut aussi être utilisé dans l’intervalle précédant la manifestation des pleins effets de la radiothérapie (voir la section POSOLOGIE ET ADMINISTRATION).
Chez la plupart des patients, SANDOSTATIN LAR réduit de façon marquée les symptômes cliniques de la maladie, dont les céphalées, la transpiration, la paresthésie, la fatigue, l’ostéo-arthralgie et le syndrome du canal carpien.
Tumeurs carcinoïdes
SANDOSTATIN LAR est indiqué dans le traitement de la diarrhée grave et des bouffées vasomotrices associées aux tumeurs carcinoïdes chez les patients dont les symptômes sont adéquatement maîtrisés par SANDOSTATIN administré par voie sous-cutanée.
Tumeurs intestinales sécrétant des peptides vasoactifs (VIPomes)
SANDOSTATIN LAR est indiqué dans le traitement de la diarrhée aqueuse et abondante qui accompagne les tumeurs sécrétant des peptides vasoactifs intestinaux (VIP) chez les patients dont les symptômes sont adéquatement maîtrisés par SANDOSTATIN administré par voie sous-cutanée.
Chez les patients ayant une tumeur carcinoïde ou un VIPome, l’effet de SANDOSTATIN LAR sur le volume et la croissance de la tumeur n’a pas été déterminé. Chez les patients porteurs d’une tumeur carcinoïde ou d’un VIPome, l’effet de SANDOSTATIN LAR sur l’apparition de métastases reste à confirmer.
CONTRE-INDICATIONS
SANDOSTATIN et SANDOSTATIN LAR (acétate d’octréotide) sont contre-indiqués chez les patients qui présentent une hypersensibilité connue à l’octréotide ou à l’un des excipients du produit.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Bien que cela se produise rarement, un phénomène d'échappement à l'action de SANDOSTATIN (acétate d’octréotide) peut se manifester soudainement et entraîner le retour rapide des symptômes graves. Le cas échéant, une adaptation de la posologie peut s'imposer.
Étant donné que les tumeurs hypophysaires sécrétant de l'hormone de croissance peuvent parfois augmenter de volume et entraîner ainsi des complications graves (p. ex., anomalies du champ visuel), il importe que le patient traité par SANDOSTATIN par voie sous-cutanée ou par SANDOSTATIN LAR fasse l'objet d'une étroite surveillance. Si on constate une augmentation du volume de la tumeur, des mesures alternatives doivent être considérées.
L’octréotide perturbe l’équilibre entre les hormones responsables de la glycorégulation, soit l’insuline, le glucagon et l’hormone de croissance, ce qui peut se traduire par une hypoglycémie ou une hyperglycémie. Par ailleurs, l’octréotide inhibe la sécrétion de thyrotropine, ce qui risque d’entraîner une hypothyroïdie. Des anomalies de la conduction cardiaque ont également été signalées pendant le traitement par l’octréotide.
Carcinogenèse et mutagenèse
Les études menées chez les animaux de laboratoire ont démontré que SANDOSTATIN ne possède pas de potentiel mutagène. Aucune étude de carcinogénicité à long terme chez l'animal n'a encore été achevée. SANDOSTATIN par voie sous-cutanée n'altère pas la fécondité des rats à des doses allant jusqu'à 1000 µg/kg/jour.
Système cardiovasculaire
On a signalé de la bradycardie, des arythmies et des anomalies de la conduction cardiaque pendant le traitement par l’octréotide, tant chez des acromégales que chez des patients atteints du syndrome carcinoïde. Il pourrait s’avérer nécessaire d’adapter la dose de médicaments tels que les bêtabloquants, les bloqueurs des canaux calciques ou les agents destinés à rétablir l’équilibre hydroélectrolytique. D’autres modifications électrocardiographiques ont été observées, dont : prolongation de l’intervalle QT, déviations axiales, repolarisation précoce, tracé infravolté, transition R/S, progression rapide de l’onde R et modifications non spécifiques du segment ST et de l’onde T. Comme bon nombre de ces patients souffraient de cardiopathie sous-jacente, il n’a pas été possible d’établir un lien de causalité entre les effets mentionnés ci-dessus et la prise d’octréotide sous forme d’acétate (voir la section MISES EN GARDE ET PRÉCAUTIONS). Chez un patient acromégale souffrant d’insuffisance cardiaque congestive (ICC) grave, l’instauration du traitement par SANDOSTATIN injectable a aggravé davantage l’ICC. L’état du patient s’est amélioré à l’arrêt du traitement, et la reprise de ce dernier a permis de confirmer que l’effet était d’origine médicamenteuse (voir la section EFFETS INDÉSIRABLES).
Système endocrinien/métabolisme
Métabolisme du glucose
Le traitement par SANDOSTATIN peut parfois être associé à la survenue d'une hypoglycémie ou d'une hyperglycémie légère et transitoire, mais peut également avoir pour conséquence un diabète manifeste dû a des modifications dans l’équilibre entre les hormones de régulation à action contraire, telles que l'insuline, le glucagon et l'hormone de croissance. Au moment d'instaurer le traitement par SANDOSTATIN et chaque fois que l'on modifie la posologie, les patients doivent être étroitement surveillés, afin de permettre de déceler tout symptôme d'hyperglycémie ou d'hypoglycémie. Chez les patients atteints de diabète sucré de type I, les besoins en insuline peuvent diminuer lors de la prise de SANDOSTATIN. Chez les non-diabétiques et les patients souffrant de diabète de type II dont les réserves d’insuline sont partiellement intactes, l’administration de SANDOSTATIN peut provoquer une hyperglycémie prandiale. Par suite de l’instauration du traitement par SANDOSTATIN injectable (acétate d’octréotide), un patient n’ayant aucun antécédent d’hyperglycémie a présenté une hyperglycémie grave suivie d’une pneumonie dont l’issue a été fatale.
À ce stade-ci, il est impossible de prévoir l'effet de SANDOSTATIN sur la tolérance au glucose du patient. Il est recommandé de surveiller étroitement le glucose sérique des patients acromégales au moment de l'instauration du traitement au moyen de SANDOSTATIN par voie sous-cutanée ou de SANDOSTATIN LAR et chaque fois que l'on modifie la posologie.
Étant donné qu’il existe, par suite d’hémorragies secondaires à la rupture de varices gastro-œsophagiennes, un risque accru de diabète insulinodépendant ou de changement des besoins en insuline chez les patients atteints de diabète, une surveillance adéquate de la glycémie s’impose.
Par conséquent, il est recommandé que la tolérance au glucose et que le traitement antidiabétique soient périodiquement surveillés lors du traitement par SANDOSTATIN ou SANDOSTATIN LAR
Fonction thyroïdienne
Il n'existe pas encore de données sur les effets d'un traitement prolongé par SANDOSTATIN sur la fonction hypothalamo-hypophysaire. On a signalé une baisse progressive des taux de T4, qui s'est traduite par une hypothyroïdie clinique et biochimique après 19 mois de traitement, à raison de 1500 µg de SANDOSTATIN par voie sous-cutanée par jour, chez un participant à une étude clinique atteint d'une tumeur carcinoïde. On a constaté une légère détérioration de la fonction thyroïdienne chez certains patients acromégales à la suite d’un traitement par SANDOSTATIN LAR. Par conséquent, des épreuves, en début de traitement, et de façon périodique par la suite, de la fonction thyroïdienne (thyrotropine (TSH) et thyroxine [T4] totale et libre) doivent être effectuées et évaluées pendant un traitement à long terme par l’acétate d’octréotide.
Appareil digestif
Alimentation
Il a été démontré que le traitement au moyen de SANDOSTATIN peut altérer l'absorption des graisses alimentaires chez certains patients. Il est donc indiqué d'effectuer périodiquement des dosages des graisses fécales et du carotène sérique s'échelonnant sur 72 heures, afin de déceler toute aggravation possible de la malabsorption des lipides due au médicament.
Certains patients traités au moyen de l’octréotide ont présenté des carences en vitamine B12 et des résultats anormaux à l’épreuve de Schilling. Il est donc recommandé de surveiller le taux de vitamine B12 pendant le traitement par SANDOSTATIN LAR (octréotide pour suspension injectable).
L’octréotide contribue à réduire les pertes hydriques gastro-intestinales excessives chez les patients souffrant d’une affection provoquant de telles pertes. Cela dit, si les patients reçoivent une alimentation parentérale totale (APT), le fait de combler les pertes hydriques risque d’entraîner une hausse excessive du taux sérique de zinc. Par conséquent, chez les patients faisant l’objet d’une APT pendant leur traitement par l’octréotide, il convient de mesurer périodiquement le taux de zinc.
Fonction hépatique/biliaire/pancréatique
Effets touchant la vésicule biliaire
L’administration de doses uniques de SANDOSTATIN injectable à des volontaires sains a inhibé la contractilité de la vésicule biliaire et diminué la sécrétion de bile. Dans le cadre des essais cliniques portant sur SANDOSTATIN injectable, la fréquence d’anomalies des voies biliaires chez les patients (dont la majorité étaient atteints d’acromégalie ou de psoriasis) n’ayant jamais reçu d’octréotide était de 63 % (calculs biliaires – 27 %; boue biliaire sans calculs – 24 %; dilatation des canaux biliaires – 12 %). Chez les patients traités par SANDOSTATIN injectable pendant 12 mois ou plus, la fréquence de calculs ou de boue biliaires se chiffrait à 52 %. La fréquence d’anomalies de la vésicule biliaire ne semblait liée ni à l’âge, ni au sexe, ni à la dose, mais plutôt à la durée du traitement.
Dans le cadre des essais cliniques portant sur SANDOSTATIN LAR, 52 % des patients acromégales, dont la plupart ont reçu le médicament pendant 12 mois ou plus, ont présenté de nouvelles anomalies biliaires, notamment : calculs, microlithiase, sédiments, boue et dilatation. La fréquence de nouveaux cas de lithiase biliaire était de 22 %, dont 7 % sous forme de microcalculs.
Dans le cadre des essais cliniques portant sur SANDOSTATIN LAR, 62 % des patients porteurs de tumeurs carcinoïdes malignes ayant reçu le médicament jusqu’à concurrence de 18 mois ont présenté de nouvelles anomalies biliaires, notamment : calculs, boue et dilatation. Vingt-quatre pour cent des patients ont présenté de nouveaux calculs biliaires.
Dans l’ensemble des essais, quelques cas de cholécystite aiguë, de cholangite ascendante, d’obstruction des voies biliaires, d’hépatite choléstatique ou de pancréatite sont survenus pendant le traitement par l’octréotide ou suivant l’interruption de ce dernier. Au cours du traitement par SANDOSTATIN injectable, un patient a succombé à une cholangite ascendante. Malgré la fréquence élevée de nouveaux calculs biliaires chez les patients recevant l’octréotide, seulement 1 % des patients ont présenté des symptômes aigus commandant une cholécystectomie.
Les patients soumis à un traitement prolongé par SANDOSTATIN ou SANDOSTATIN LAR devraient faire l'objet d'une échographie de la vésicule biliaire et des canaux biliaires au début du traitement, et de façon périodique (tous les 6 mois environ) par la suite, afin qu’on puisse déceler la présence de calculs biliaires (voir la section Surveillance et essais de laboratoire).
Insuffisance hépatique
Chez les patients atteints d’une cirrhose du foie, la demi-vie de l’octréotide peut être prolongée; en pareil cas, il faut adapter la posologie d’entretien.
Renseignements à l'intention des patients
Des directives précises sur la façon d'effectuer les injections sous-cutanées et intramusculaires stériles doivent être données aux patients et aux personnes qui pourraient avoir à administrer SANDOSTATIN ou SANDOSTATIN LAR injectable (voir la section RENSEIGNEMENTS POUR LE CONSOMMATEUR).
Il faut aviser les patients porteurs de tumeurs carcinoïdes et de VIPomes qu’afin de réduire au minimum l’exacerbation de leurs symptômes, ils doivent suivre fidèlement le calendrier des visites prévues pour la réinjection.
Les patients acromégales doivent également se présenter à toutes les visites prévues afin d’assurer la maîtrise constante de leurs taux de GH et d’IGF-1.
Fonction rénale
Insuffisance rénale
Chez les patients atteints d'une insuffisance rénale grave nécessitant une dialyse, la demi-vie du médicament peut être prolongée, ce qui nécessite une adaptation de la posologie d'entretien.
Fonction sexuelle et reproduction
Les bienfaits thérapeutiques obtenus par la diminution du taux d’hormone de croissance (GH) et la normalisation du taux de facteur de croissance insulinoïde 1 (IGF-1) chez les patientes atteintes d’acromégalie pourraient permettre de rétablir la fertilité. La survenue d’une grossesse chez les patientes acromégales pouvant accroître le risque de diabète gestationnel, d’hypertension et d’exacerbation des affections cardiaques sous-jacentes, on doit aviser les femmes en âge de procréer d’utiliser une méthode de contraception efficace pendant le traitement par l’octréotide.
Populations particulières
Femmes enceintes :
Aucune étude comparative adéquate n’a été réalisée auprès de femmes enceintes. Les données recueillies dans le cadre de la surveillance postcommercialisation ne portent que sur un nombre restreint de grossesses chez des patientes recevant un traitement par l’octréotide.
Femmes qui allaitent :
Il n'a pas encore été établi si l’octréotide est excrété dans le lait maternel humain. Des études réalisées chez l’animal ont démontré que l’octréotide est excrété dans le lait maternel. Les patientes qui reçoivent un traitement par SANDOSTATIN ne devraient pas allaiter.
Enfants :
Les données sur l'utilisation de SANDOSTATIN par voie sous-cutanée et de SANDOSTATIN LAR chez les enfants sont restreintes.
Jusqu’à présent, SANDOSTATIN injectable a surtout été employé chez des patients atteints d’hyperinsulinisme congénital (nésidioblastose). Le plus jeune patient à recevoir le médicament était âgé de 1 mois. Aux doses de 1 à 40 µg/kg de poids corporel/jour, la majorité des effets secondaires observés étaient de nature gastro-intestinale : stéatorrhée, diarrhée, vomissements et distension abdominale. Des retards de croissance ont été notés chez plusieurs patients ayant reçu SANDOSTATIN injectable pendant plus de 1 an; les retards ont été rattrapés lors de l’interruption du traitement par SANDOSTATIN injectable. Par suite de l’administration sous-cutanée d’une dose unique de 100 µg de SANDOSTATIN injectable, un bambin de 16 mois porteur d’une fistule entéro-cutanée a soudainement présenté des douleurs abdominales et un drainage nasogastrique accru; il est décédé 8 heures plus tard.
Surveillance et épreuves de laboratoire
Les épreuves de laboratoire, qui peuvent être utiles comme marqueurs biologiques pour évaluer et surveiller la réponse du patient, dépendent de la tumeur en cause. Selon le diagnostic, le dosage des substances suivantes peut être utile pour évaluer les progrès attribuables au traitement :
Tumeur carcinoïde:
5-HIAA (acide 5-hydroxy-indole-acétique) dans les urines, sérotonine plasmatique, substance P plasmatique
VIPome : VIP (peptides vasoactifs intestinaux plasmatiques)
Acromégalie : Hormone de croissance – IGF-1 (somatomédine C)
On peut établir la réponse au traitement par l’octréotide en déterminant le taux d'hormone de croissance à intervalles de 1 à 4 heures au cours des 8 à 12 heures suivant l’injection sous-cutanée de SANDOSTATIN injectable (mais non de SANDOSTATIN LAR). Sinon, on peut effectuer un seul dosage du taux d’IGF-1 (somatomédine C) 2 semaines après l’amorce du traitement par SANDOSTATIN injectable ou suivant toute adaptation de la posologie. Une fois que les patients sont passés de SANDOSTATIN injectable à SANDOSTATIN LAR, la mesure des taux de GH et d’IGF-1 peut être effectuée après 3 injections mensuelles de SANDOSTATIN LAR. (Les concentrations sériques à l’état d’équilibre ne sont atteintes qu’après une période de 3 mois, à raison de 1 injection par mois.) Le taux de GH peut être calculé en faisant la moyenne des taux obtenus lors de 4 dosages effectués à intervalles de 1 heure; le taux d’IGF-1 (somatomédine C) peut être obtenu au moyen d’un seul dosage. Toutes les mesures des taux de GH et d’IGF-1 doivent être effectuées 4 semaines après la dernière dose de SANDOSTATIN LAR.
En présence d’acromégalie, si les taux de GH et d’IGF-1 ne diminuent pas de façon suffisante et si on n'observe aucune atténuation des symptômes au cours des 3 mois qui suivent le début du traitement par SANDOSTATIN, on doit cesser la prise de ce médicament.
Les patients devraient faire l'objet d'une échographie de la vésicule biliaire et des canaux biliaires avant le début du traitement par SANDOSTATIN. Une échographie de la vésicule biliaire devrait être réalisée de façon périodique (tous les 6 mois environ) par la suite, pendant toute la durée du traitement par SANDOSTATIN. Chez les patients qui présentent des calculs biliaires avant même le début du traitement, on devra soupeser les bienfaits escomptés de SANDOSTATIN en fonction des risques associés à la présence de calculs. Lorsque les calculs sont asymptomatiques, le traitement par SANDOSTATIN pourra se poursuivre, à condition de réévaluer fréquemment les avantages en regard des risques. Si les calculs biliaires causent des symptômes, il convient alors de les traiter.
Au cours d'un emploi prolongé, il importe d'effectuer des dosages de la T4 totale ou libre, ou des deux, à l'instauration du traitement et régulièrement par la suite (voir la section MISES EN GARDE ET PRÉCAUTIONS).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les effets indésirables les plus souvent signalés à la suite de l'administration de SANDOSTATIN (acétate d’octréotide) et de SANDOSTATIN LAR (octréotide sous forme d’acétate) comprennent des troubles gastro-intestinaux, nerveux, hépatobiliaires, ainsi que des troubles du métabolisme et de la nutrition.
Effets indésirables d’un médicament déterminés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
SANDOSTATIN par voie sous-cutanée en ampoules et flacons multidoses dans les tumeurs endocrines GEP et l’acromégalie :
| Tableau 1 - Effets indésirables observés chez 196 patients ayant une ou plusieurs tumeurs endocrines GEP et chez 114 patients acromégales au cours du traitement par SANDOSTATIN | ||
| Profil des effets indésirables selon les différents systèmes | Pourcentage de patients porteurs de tumeurs endocrines GEP (n = 196) | Pourcentage de patients acromégales (n = 114) |
Appareil digestif Diarrhée Gêne abdominale Selles molles Nausées Flatulence Constipation Ballonnement abdominal Selles anormales Lithiase biliaire Gaz rectaux Vomissements Selles grasses Saignements gastro-intestinaux Troubles rectaux Hémorroïdes Cholécystite Éructation | 6,6 4,1 3,1 8,7 0,5 1,0 - 0,5 < 1,0 - 2,6 3,6 0,5 0,5 - - - | 57,9 43,9 36,0 29,8 13,2 8,8 7,9 6,1 4,4 4,4 4,4 - - - 1,8 1,8 1,8 |
Tissu cutané Douleur au point d'injection Acné Ecchymoses Démangeaisons Alopécie / calvitie / chute des cheveux | 8,2 - 0,5 - 1,0 | 9,6 4,4 4,4 4,4 3,5 |
Appareil locomoteur Courbatures / mal de dos Douleurs articulaires Arthrite Lourdeur ou fatigue dans les bras ou les jambes | 0,5 - - - | 4,4 4,4 2,6 2,6 |
| Tableau 1 - Effets indésirables observés chez 196 patients ayant une ou plusieurs tumeurs endocrines GEP et chez 114 patients acromégales au cours du traitement par SANDOSTATIN | ||
| Profil des effets indésirables selon les différents systèmes | Pourcentage de patients porteurs de tumeurs endocrines GEP (n = 196) | Pourcentage de patients acromégales (n = 114) |
Courbatures / douleurs dans les jambes Arthrose Troubles des disques intervertébraux Contractions musculaires | - - - - | 2,6 1,8 1,8 1,8 |
Appareil respiratoire Mal de gorge Symptômes de la grippe Symptômes du rhume Sinusite Congestion nasale | 0,5 - - - - | 2,6 6,1 6,1 3,5 1,8 |
Système cardiovasculaire Crampes dans les jambes Dyspnée Épistaxis Douleur thoracique Œdème Accès ischémiques Hypertension Thrombophlébite Crampes | - - - 0,5 1,0 0,5 0,5 0,5 - | 3,5 1,8 1,8 - 2,6 - - - 2,6 |
Système nerveux autonome Troubles visuels Sécheresse de la bouche / langue pâteuse / xérostomie Bouffées vasomotrices Engourdissements Bouffées de chaleur | 0,5 0,5 0,5 - - | 2,6 1,8 1,8 1,8 1,8 |
Système nerveux central Céphalées Étourdissements Fatigue Anxiété / nervosité Asthénie Paralysie de Bell Convulsions Dépression Somnolence / insomnie Faiblesse Humeur changeante Perte d'appétit Irritabilité Acouphène | 1,5 1,5 1,0 0,5 0,5 0,5 0,5 0,5 0,5 1,0 - - - - | 18,4 14,9 9,6 2,6 - - - 2,6 1,8 - 2,6 1,8 1,8 1,8 |
| Tableau 1 - Effets indésirables observés chez 196 patients ayant une ou plusieurs tumeurs endocrines GEP et chez 114 patients acromégales au cours du traitement par SANDOSTATIN | ||
| Profil des effets indésirables selon les différents systèmes | Pourcentage de patients porteurs de tumeurs endocrines GEP (n = 196) | Pourcentage de patients acromégales (n = 114) |
Appareil génito-urinaire Infection des voies urinaires Pollakiurie Infection vaginale Démangeaisons vaginales Masse dans un sein Dysurie Douleurs rénales Polyurie Prostatite Tumeur du sein | - - - - - - - - - - | 6,1 3,5 2,6 1,8 1,8 1,8 1,8 1,8 1,8 1,8 |
Hématologie Hématome au point d'injection | - | 9,6 |
Système endocrinien Hypoadrénalinémie Hypothyroïdie Hypogonadisme Hypoglycémie | - - - - | 2,6 1,8 1,8 1,8 |
Divers Douleurs aux pieds Fièvre Otite Gain de poids | - - - - | 1,8 1,8 1,8 1,8 |
Les réactions locales au point d’injection après l’administration sous-cutanée de SANDOSTATIN comprennent de la douleur et des sensations de picotement, de fourmillement ou de brûlure accompagnées de rougeur et de tuméfaction. Ces réactions durent rarement plus de quinze minutes. Pour diminuer l’inconfort local, il faut utiliser la solution à la température ambiante et l'injecter lentement.
Lors des essais cliniques, les patients acromégales traités au moyen de SANDOSTATIN par voie sous-cutanée ont présenté une incidence plus élevée de diarrhée, de douleur ou d’inconfort abdominal, de nausées et de selles molles que les patients traités à l'aide de ce médicament dans d'autres indications. Cette situation est probablement due au fait que les patients à qui l'on a administré SANDOSTATIN par voie sous-cutanée pour traiter le syndrome carcinoïde, un VIPome ou d'autres tumeurs gastro-entéro-pancréatiques souffraient déjà de ces symptômes au moment de l'instauration du traitement et qu'ils ne les ont déclarés comme réactions indésirables que si leur fréquence ou leur gravité ont augmenté durant le traitement par SANDOSTATIN par voie sous-cutanée.
Le pourcentage d'effets indésirables observés au cours du traitement par SANDOSTATIN dans le cadre de l'essai B301 est présenté en comparaison de celui observé avec le placebo. Cette comparaison témoigne plus exactement de la différence entre le taux d'effets indésirables provoqués par SANDOSTATIN et le taux d'effets indésirables imputés au placebo.
| Tableau 2 - Pourcentage de patients présentant des effets indésirables selon le traitement et par système. Essais B301, B302 et B303 menés aux États-Unis. Effets indésirables survenus dans ≥ 3 % des cas | |||
| Effet indésirable spécifique selon le système | Placebo B301 (n = 55) % | SANDOSTATIN B301 (n = 60) % | SANDOSTATIN B301, B302 et B303 (n = 114) % |
Tissu cutané Douleur au point d'injection Acné Ecchymoses Démangeaisons Alopécie / calvitie / chute des cheveux | 2 (3,6) -- 1 (1,1) -- -- | 5 (8,3) 2 (3,3) 2 (3,3) -- -- | 11 (9,6) 5 (4,4) 5 (4,4) 5 (4,4) 4 (3,5) |
Appareil locomoteur Courbatures / mal de dos Douleurs articulaires | -- 2 (3,6) | -- 1 (1,7) | 5 (4,4) 5 (4,4) |
Appareil respiratoire Symptômes de la grippe Symptômes du rhume Sinusite | -- -- -- | 2 (3,3) 2 (3,3) -- | 7 (6,1) 7 (6,1) 4 (3,5) |
Système cardiovasculaire Crampes dans les jambes | -- | -- | 4 (3,5) |
Hématologie Hématome au point d'injection | 6 (10,9) | 1 (1,7) | 11 (9,6) |
Appareil digestif Diarrhée Gêne abdominale Selles molles Nausées Flatulence Constipation Ballonnement abdominal Selles anormales Lithiase biliaire Gaz intestinaux Vomissements | 6 (10,9) 7 (12,7) 8 (14,5) 6 (10,9) 2 (3,6) -- -- -- -- -- 1 (1,8) | 32 (53,3) 14 (23,3) 16 (26,7) 17 (28,3) 6 (10,0) 1 (1,7) 2 (3,3) 3 (5,0) -- -- 3 (5,0) | 66 (57,9) 50 (43,9) 41 (36,0) 34 (29,8) 15 (13,2) 10 (8,8) 9 (7,9) 7 (6,1) 5 (4,4) 5 (4,4) 5 (4,4) |
Appareil génito-urinaire Infection urinaire Pollakiurie | - 2 (3,6) | 3 (5,0) 1 (1,7) | 7 (6,1) 4 (3,5) |
Système nerveux central Céphalées Étourdissements Fatigue | 6 (10,9) 6 (10,9) 2 (3,6) | 8 (13,3) 5 (8,3) 3 (5,0) | 21 (18,4) 17 (14,9) 11 (9,6) |
Les effets secondaires gastro-intestinaux comprennent l'anorexie, les nausées, les vomissements, les douleurs et les crampes abdominales, les ballonnements abdominaux, la flatulence, les selles molles, la diarrhée et la stéatorrhée. Bien que le dosage des lipides dans les matières fécales ait indiqué une augmentation de ces derniers, il n'existe pas de preuve jusqu'à maintenant qu'un traitement prolongé au moyen de SANDOSTATIN par voie sous-cutanée puisse entraîner une carence nutritive imputable à la malabsorption. Dans de rares cas, les effets secondaires gastro-intestinaux peuvent évoquer une obstruction intestinale aiguë accompagnée de distension abdominale progressive, de douleurs épigastriques intenses, de sensibilité et de défense musculaire au niveau de l'abdomen. Il est possible de diminuer l'incidence des effets secondaires gastro-intestinaux en évitant de manger au moment de l'administration de SANDOSTATIN par voie sous-cutanée, c'est-à-dire en effectuant les injections entre les repas ou au coucher.
SANDOSTATIN par voie sous-cutanée en ampoules et flacons multidoses dans la prévention des complications des chirurgies pancréatiques
Des réactions locales au point d'injection ont été les effets secondaires le plus souvent signalés par les 247 patients ayant subi une chirurgie pancréatique et ayant été traités à l’aide de SANDOSTATIN par voie sous-cutanée pendant 7 jours consécutifs à compter du jour même de l’intervention (la première dose ayant été administrée au moins une heure avant la laparotomie). Chez 0,4% des patients, on a observé l’un des effets secondaires suivants : prurit, exanthème, vomissements, boue biliaire et fièvre; 0,8% des patients ont par ailleurs présenté des bouffées vasomotrices ou des éruptions cutanées.
SANDOSTATIN en ampoules et flacons multidoses dans les hémorragies par rupture de varices gastro-œsophagiennes
Une augmentation de la glycémie a été observée chez 23 des 98 patients cirrhotiques ayant reçu SANDOSTATIN en perfusion i.v. à raison de 25 µg/h pendant 5 jours, pour le traitement d’urgence d’hémorragies par rupture de varices œsophagiennes. Cinq pour cent des patients ont présenté une diarrhée.
SANDOSTATIN LAR (octréotide pour suspension injectable) dans l’acromégalie
Aucun essai clinique visant à comparer SANDOSTATIN LAR à un placebo n’a été effectué. Cependant, le profil de réactions indésirables noté chez les patients acromégales traités à l’aide de SANDOSTATIN LAR s’apparentait à celui qui a été établi après l’administration de SANDOSTATIN par voie sous-cutanée. L’administration de SANDOSTATIN peut donner lieu à des réactions locales habituellement légères et de courte durée au point d’injection. Il peut s’agir de douleur et, plus rarement, d’œdème et d’éruptions cutanées. Au cours des essais menés à double insu, les effets indésirables les plus fréquemment notés par suite de l’administration de SANDOSTATIN LAR étaient pour la plupart de nature gastro-intestinale (douleurs abdominales, diarrhée [selles molles], flatulence et stéatorrhée).
Les effets indésirables survenus chez > 2 % des patients qui ont pris part aux principaux essais dans l’acromégalie (y compris leur prolongation pour des périodes pouvant atteindre 30 mois) sont énumérés dans le tableau ci-après, selon la dose reçue. On remarquera que certains patients peuvent figurer sous plusieurs doses, parce qu’ils ont changé de dose.
Tableau 3 - Effets indésirables survenus chez > 2 % des patients traités par
SANDOSTATIN LAR
| Effet indésirable | Dose | ||
| 10 mg n = 57 (%) | 20 mg n = 233 (%) | 30 mg n = 129 (%) | |
Lieu d’administration Douleur au point d’injection Réaction au point d’injection | 1,8 -- | 9,0 2,1 | 10,9 3,9 |
| Ensemble de l’organisme | |||
Tableau 3 - Effets indésirables survenus chez > 2 % des patients traités par
SANDOSTATIN LAR
| Effet indésirable | Dose | ||
| 10 mg n = 57 (%) | 20 mg n = 233 (%) | 30 mg n = 129 (%) | |
Symptômes grippaux Fatigue Douleur Chirurgie Lombalgie Asthénie Œdème Malaise Traumatisme accidentel Bouffées de chaleur Tumeurs (sans autre précision) Fièvre | 8,8 3,5 1,8 3,5 1,8 3,5 1,8 1,8 3,5 -- -- -- | 10,3 5,2 5,6 2,1 3,4 1,3 3,0 1,3 1,3 2,6 0,9 0,9 | 17,8 11,6 2,3 6,2 2,3 4,7 1,6 3,9 2,3 1,6 3,1 3,1 |
| Système cardiovasculaire Hypertension | 1,8 | 9,9 | 7,0 |
Systèmes nerveux central et périphérique Céphalée Étourdissements Paresthésie Crampes Vertiges | 7,0 5,3 1,8 1,8 3,5 | 8,6 6,0 3,4 3,4 1,7 | 12,4 10,1 7,0 3,9 1,6 |
Appareil digestif Diarrhée Douleurs abdominales Flatulence Constipation Nausées Vomissements Dyspepsie Stéatorrhée Décoloration des selles Ténesme | 7,0 12,3 12,3 14,0 3,5 1,8 1,8 5,3 -- -- | 21,5 15,0 12,4 8,2 4,3 3,0 3,0 1,3 2,6 0,9 | 30,2 25,6 23,3 14,7 7,8 6,2 3,9 4,7 3,9 3,9 |
Systèmes hépatique et biliaire Lithiase biliaire Troubles de la vésicule biliaire | 3,5 -- | 7,3 3,9 | 12,4 7,0 |
Appareil locomoteur Arthralgie Arthropathie Myalgie Lombalgie Douleurs dans les jambes | -- -- 1,8 -- 3,5 | 2,6 3,0 2,1 3,0 0,9 | 6,2 4,7 3,9 0,8 0,8 |
Troubles psychiatriques Insomnie Anxiété Dépression Somnolence | 3,5 -- -- 1,8 | 3,9 1,3 2,1 0,4 | 1,6 4,7 1,6 2,3 |
Tableau 3 - Effets indésirables survenus chez > 2 % des patients traités par
SANDOSTATIN LAR
| Effet indésirable | Dose | ||
| 10 mg n = 57 (%) | 20 mg n = 233 (%) | 30 mg n = 129 (%) | |
| Nervosité | -- | 0,4 | 2,3 |
Mécanisme de résistance Infection virale Abcès Infection | 1,8 -- 1,8 | 2,6 2,1 1,7 | 3,9 1,6 2,3 |
Appareil respiratoire Infection des voies respiratoires supérieures Toux Pharyngite Rhinite Bronchite Troubles respiratoires Sinusite | 3,5 1,8 1,8 -- 1,8 1,8 1,8 | 3,4 4,3 4,3 -- 3,0 1,3 0,9 | 4,7 3,1 3,1 5,4 1,6 3,1 2,3 |
Appareil urinaire Infection des voies urinaires Cystite Dysurie Fréquence de la miction | 1,8 -- -- -- | 2,1 0,9 0,4 -- | 3,1 2,3 2,3 2,3 |
Peau et annexes cutanées Transpiration accrue Prurit Alopécie Érythème Éruption cutanée | 1,8 1,8 1,8 -- 3,5 | 3,4 1,3 0,9 2,6 -- | 4,7 4,7 3,9 0,8 -- |
Autres Anémie Conjonctivite Troubles de l’ouïe Troubles menstruels Néoplasme, chirurgie | 5,3 -- -- -- -- | 6,4 2,1 -- 1,3 -- | 17,1 3,1 2,3 2,3 2,3 |
Autres effets indésirables (indépendamment du lien) dont la fréquence est égale ou supérieure à 1 %, mais inférieure à 2 %, signalés au cours des principaux essais portant sur l’acromégalie (toutes doses confondues) :
Ensemble de l’organisme : œdème périphérique, syncope
Système cardiovasculaire : hypertension aggravée
Systèmes nerveux central et périphérique : crampes, vertiges, névralgie, crampes dans les jambes, neuropathie, hyperkinésie
Système endocrinien : surproduction d’hormone de croissance, hypothyroïdie, goitre
Appareil digestif : gastrite, hémorroïdes, gastroentérite, hémorragie rectale, hernie, éructations, troubles digestifs, stomatite ulcéreuse
Ouïe et vestibule : surdité, écoulement auriculaire
Rythme cardiaque : tachycardie
Systèmes hépatique et biliaire : hépatite, stéatose
Métabolisme et nutrition : gain pondéral, hypoglycémie
Appareil locomoteur : arthrose, chirurgie, fracture, ostéonécrose
Plaquettes, saignements et coagulation : épistasie
Troubles psychiatriques : amnésie, troubles du sommeil
Globules rouges : anémie hypochromatique
Troubles de la reproduction : chez la femme : douleurs aux seins, pertes intermenstruelles, lactation non puerpérale; chez l’homme : troubles prostatiques
Mécanisme de résistance : moniliase, otite moyenne, pharyngite, amygdalite, herpès simplex, zona
Appareil respiratoire : dyspnée, pneumonie
Peau et appendices : troubles cutanés, peau sèche, acné, troubles de l’ongle
Appareil urinaire : infection urinaire, cystite, dysurie, fréquence de la miction
Appareil vasculaire (extracardiaque) : phlébite, accident vasculaire cérébral, varices
Tumeurs carcinoïdes
Aucun essai clinique visant à comparer SANDOSTATIN LAR à un placebo n’a été effectué. Cela dit, le profil des effets indésirables constaté chez les patients porteurs d’une tumeur carcinoïde traités par SANDOSTATIN LAR s’apparentait au profil connu de SANDOSTATIN administré par voie sous-cutanée. Dans le cadre d’une étude de 6 mois au cours de laquelle des patients porteurs d’une tumeur carcinoïde ont été traités à l’aide de SANDOSTATIN LAR par voie intramusculaire à intervalles de 4 semaines ou de SANDOSTATIN administré 3 fois par jour par voie sous-cutanée, les effets indésirables le plus fréquemment signalés dans les 2 groupes étaient de nature gastro-intestinale (douleurs abdominales, diarrhée [selles molles], constipation, flatulence, nausées et vomissements). La fréquence de ces manifestations était sensiblement la même pour les 3 doses (10, 20 et 30 mg) de SANDOSTATIN LAR.
L’administration de SANDOSTATIN peut donner lieu à des réactions locales habituellement légères et de courte durée au point d’injection. Il peut s’agir de douleur et, plus rarement, d’œdème et d’éruptions cutanées.
Description de certains effets indésirables
Systèmes hépatique et biliaire
Il a été démontré que SANDOSTATIN et d’autres analogues de la somatostatine inhibent la contractilité de la vésicule biliaire et diminuent la sécrétion de bile, ce qui peut amener des anomalies de la vésicule biliaire ou la constitution de boue biliaire. L’emploi prolongé de SANDOSTATIN par voie sous-cutanée ou de SANDOSTATIN LAR peut entraîner la formation de calculs biliaires (voir la section MISES EN GARDE ET PRÉCAUTIONS). Une pancréatite peut s’installer chez les patients qui, suivant un traitement au long cours par SANDOSTATIN, présentent une lithiase biliaire.
Des cas isolés de dysfonctionnement hépatique associés à l'administration de SANDOSTATIN par voie sous-cutanée ou de SANDOSTATIN LAR ont été signalés. Il s'agissait des dérèglements suivants :
- hépatite aiguë sans stase biliaire et normalisation des taux de transaminases à l'arrêt du traitement au moyen de SANDOSTATIN par voie sous-cutanée;
- apparition lente d'une hyperbilirubinémie accompagnée d'une élévation des phosphatases alcalines, des gamma-glutamyltransférases et, à un moindre degré, des transaminases.
Système endocrinien
En raison de ses effets inhibiteurs sur la libération d’hormone de croissance, de glucagon et d'insuline, SANDOSTATIN par voie sous-cutanée ou SANDOSTATIN LAR peut altérer la régulation glucosique. De même, SANDOSTATIN peut nuire à la tolérance postprandiale au glucose, et, dans certains cas, son administration prolongée peut entraîner un état d'hyperglycémie persistant. Des cas d’hypoglycémie ont également été observés.
Pancréatite
De rares cas de pancréatite aiguë ont été signalés. Cet effet secondaire se manifeste en général au cours des premières heures ou des premiers jours suivant l’instauration du traitement au moyen de SANDOSTATIN par voie sous-cutanée et se résorbe dès que cesse la prise du médicament.
Réactions d’hypersensibilité et d’anaphylaxie
Des réactions d’hypersensibilité ont été signalées; dans la plupart des cas, les réactions d’hypersensibilité et allergiques touchent la peau et rarement la bouche et les voies respiratoires.
Des cas isolés de réactions anaphylactiques ont été signalés. L’administration de SANDOSTATIN par voie sous-cutanée et, dans une moindre mesure, par perfusion intraveineuse risque de provoquer une réaction d’hypersensibilité dont l’intensité peut varier d’un prurit généralisé à un collapsus cardiovasculaire ou à un bronchospasme. Un décès est survenu par suite de telles réactions.
Troubles cardiaques
Des cas isolés de bradycardie ont été signalés. Le médecin doit entrevoir le risque de bradycardie chez les patients dont la fréquence cardiaque est relativement lente avant le traitement ou dont le système cardiovasculaire est déjà affaibli, par exemple chez les patients cirrhotiques présentant des varices gastro-œsophagiennes hémorragiques. On a également observé des cas de tachycardie.
Autres
La chute des cheveux, quoique rare, a également été observée chez des patients recevant SANDOSTATIN par voie sous-cutanée et SANDOSTATIN LAR.
Rares ont été les cas de déshydratation.
Effets indésirables du médicament signalés après la commercialisation du produit
Les effets indésirables signalés de façon spontanée sont présentés ci-après. Ces effets ayant été signalés volontairement au sein d’une population dont la taille n’a pas été déterminée de façon précise, il n’est pas toujours possible d’estimer leur fréquence de manière sûre ni d’établir clairement un lien de causalité entre ces derniers et l’exposition à SANDOSTATIN ou à SANDOSTATIN LAR.
| Troubles cardiaques | Arythmie |
| Troubles hématologiques et lymphatiques | Thrombocytopénie* |
| Troubles gastro-intestinaux | Iléus, occlusion intestinale |
| Troubles hépatobiliaires | Pancréatite aiguë, hépatite aiguë sans cholostase, hépatite cholostatique, cholostase, ictère, ictère cholostatique |
| Hypersensibilité | Anaphylaxie, réactions allergiques ou réactions d’hypersensibilité |
| Modifications des résultats des épreuves de laboratoire | Élévation des taux de phosphatases alcalines, élévation des taux de gamma-glutamyltransférases |
| Troubles de la peau et des tissus sous-cutanés | Urticaire |
* La plupart des cas de thrombocytopénie sont survenus chez des patients atteints de cirrhose du foie qui recevaient SANDOSTATIN (par perfusion intraveineuse); certains cas ont également été associés à l’administration de SANDOSTATIN LAR. Cet effet a été réversible.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Un grand nombre de patients atteints du syndrome carcinoïde ou ayant un VIPome qui reçoivent SANDOSTATIN par voie sous-cutanée ont déjà été traités, ou sont traités, par plusieurs autres médicaments visant à maîtriser leurs symptômes ou à freiner l'évolution de la maladie, en général sans qu'une interaction médicamenteuse grave ne survienne. On compte parmi ces médicaments des agents chimiothérapeutiques, des antagonistes des récepteurs H2, des antispasmodiques gastro-intestinaux, des médicaments modifiant la glycémie, des suppléments hydroélectrolytiques ou nutritifs, des diurétiques antihypertensifs et des antidiarrhéiques.
Lorsque les symptômes sont graves et qu'on ajoute SANDOSTATIN soit aux autres traitements utilisés pour régulariser la glycémie, tels que les sulfamides hypoglycémiants, l'insuline ou le diazoxide, soit aux bêtabloquants, aux bloqueurs des canaux calciques ou aux médicaments servant à rétablir l'équilibre hydroélectrolytique, les patients doivent être étroitement surveillés. Il faut modifier les autres traitements en fonction de la disparition des symptômes. Des données récentes permettent de croire que les déséquilibres hydroélectrolytiques ou les modifications de la glycémie sont secondaires à la correction d'anomalies préexistantes et ne découlent pas de l'action métabolique directe de SANDOSTATIN. L'instauration d'un traitement par SANDOSTATIN chez les diabétiques peut nécessiter un ajustement de la posologie des médicaments qui modifient le métabolisme du glucose, tels que l'insuline.
SANDOSTATIN a également été associé à des altérations de l'absorption des nutriments. Par conséquent, son action sur l'absorption de tout médicament administré par voie orale devrait faire l'objet d'un examen attentif. Un seul cas de rejet de greffe (rein/pancréas entier) chez un patient recevant un traitement immunosuppressif par la cyclosporine a été signalé. SANDOSTATIN, administré pour diminuer les sécrétions exocrines et permettre la fermeture d'une fistule, a entraîné une diminution des concentrations sanguines de cyclosporine qui a peut-être favorisé l'épisode de rejet. Il a également été observé que SANDOSTATIN retardait l'absorption intestinale de la cyclosporine ou de la cimétidine.
L’administration concomitante d’octréotide et de bromocriptine accroît la biodisponibilité de la bromocriptine. Selon certaines données, les analogues de la somatostatine peuvent réduire la clairance métabolique de médicaments que l’on sait métabolisés par les enzymes du cytochrome P450; on croit que ce phénomène pourrait être attribuable à l’inhibition de la sécrétion d’hormone de croissance. Comme ce risque ne peut être écarté, il faut user de prudence lors de l’administration concomitante d’octréotide et d’autres médicaments dotés d’un faible index thérapeutique qui sont principalement métabolisés par l’isoenzyme CYP 3A4, tels que la terfénadine et la quinidine.
Interactions entre les aliments et le médicament
Aucune interaction avec les aliments n’a été établie.
Interactions entre les herbes médicinales et le médicament
Aucune interaction avec des produits à base d’herbes médicinales n’a été établie.
Interactions entre les examens de laboratoires et le médicament
Aucune interaction avec les tests de laboratoire n'a été observée, y compris lors des dosages d'amines et de peptides.
POSOLOGIE ET ADMINISTRATION
Considérations relatives à la posologie
Tous les produits pour emploi parentéral doivent être inspectés à l'œil nu avant d'être administrés, afin de déceler la présence de particules ou tout changement de couleur. Le médicament ne doit pas être utilisé s'il présente des particules et/ou un changement de couleur.
Posologie recommandée et adaptation posologique
SANDOSTATIN par voie sous-cutanée en ampoules et flacons multidoses
L'administration de SANDOSTATIN (acétate d’octréotide) par voie sous-cutanée est recommandée dans la plupart des cas pour maîtriser les symptômes. Des bolus en injections intraveineuses ont été utilisés dans des situations d'urgence. Il faut éviter les injections multiples au même endroit sur une courte période. La dose initiale de 50 µg est administrée par voie sous-cutanée 1 ou 2 fois par jour. Par la suite, le nombre d'injections et la dose peuvent être augmentés progressivement en fonction de la tolérance du patient, de la réponse clinique et des effets du médicament sur les concentrations d'hormones produites par les tumeurs (dans le cas de tumeurs carcinoïdes, sur l'excrétion urinaire d'acide 5-hydroxy-indole-acétique). Des renseignements posologiques destinés aux patients figurent à la page suivante pour chaque type de tumeurs. Le médicament est généralement administré 2 ou 3 fois par jour.
Tumeurs carcinoïdes
La posologie quotidienne recommandée de SANDOSTATIN au cours des 2 premières semaines de traitement est de 100 à 600 µg par jour, répartis en 2 à 4 injections (la dose quotidienne moyenne est de 300 µg). Au cours des études cliniques, la dose quotidienne d'entretien médiane était de 450 µg environ, mais des bienfaits cliniques et biologiques ont été observés chez certains patients avec des doses aussi faibles que 50 µg par jour. Cependant, des doses allant jusqu'à 1500 µg par jour étaient nécessaires chez d'autres sujets. Les données sur l'emploi de doses supérieures à 750 µg par jour demeurent restreintes.
VIPomes
Des doses quotidiennes de 200 à 300 µg, réparties en 2 à 4 injections, sont recommandées au cours des 2 premières semaines de traitement (plage thérapeutique : 150 à 750 µg) pour maîtriser les symptômes associés à ce genre de tumeur. La posologie doit être adaptée individuellement jusqu'à l'obtention d'une réponse thérapeutique, mais des doses supérieures à 450 µg par jour ne sont généralement pas nécessaires.
Acromégalie
La posologie quotidienne recommandée de SANDOSTATIN au début du traitement est de 100 à 300 µg, 2 ou 3 fois par jour. La posologie peut être modifiée selon l'évaluation mensuelle des taux de GH et d’IGF-1 (somatomédine C) et des symptômes, et selon la tolérabilité. Chez la plupart des patients, la dose optimale quotidienne est de 200 à 300 µg par jour. On ne doit pas administrer une dose supérieure à 1500 µg.
Si les taux de GH et d’IGF-1 ne diminuent pas de façon suffisante et si on n'observe aucune amélioration des symptômes au cours des 3 mois qui suivent le début du traitement par SANDOSTATIN, on doit cesser la prise de ce médicament (voir la section Surveillance et essais de laboratoire).
Prévention des complications des chirurgies pancréatiques
La dose quotidienne recommandée est de 100 µg, 3 fois par jour, administrée par voie sous-cutanée pendant 7 jours consécutifs à compter du jour même de l’intervention (au moins une heure avant la laparotomie).
Hémorragies par rupture de varices gastro-œsophagiennes chez les patients cirrhotiques
La dose recommandée de SANDOSTATIN est de 25 µg/h, en perfusion i.v. continue pendant 48 heures. Si le risque de récidives hémorragiques est élevé, la perfusion doit être maintenue pendant au plus 5 jours.
Le contenu de l’ampoule ou du flacon multidoses doit être dilué dans une solution physiologique salée immédiatement avant l’emploi. Le volume de dilution dépend du mode de perfusion utilisé et doit être adapté de façon à assurer une perfusion continue de SANDOSTATIN à la vitesse recommandée. Une fois diluée, la solution doit être utilisée dans les 24 heures. On doit jeter toute portion inutilisée.
Comme pour tous les médicaments destinés à l’usage parentéral, la solution doit faire l’objet d’un examen visuel avant l’administration, afin de vérifier qu’elle est limpide et exempte de particules, et qu’il n’y a pas de décoloration, précipitation ni fuite, dans la mesure où le contenant et la solution permettent cette vérification.
SANDOSTATIN LAR (octréotide pour suspension injectable)
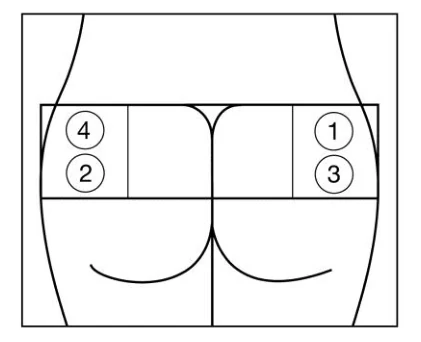
SANDOSTATIN LAR doit être administré par injection profonde dans les muscles fessiers. Le point d’injection dans les muscles fessiers doit alterner entre le côté gauche et le côté droit.
SANDOSTATIN LAR (octréotide pour suspension injectable) ne doit être administré que par un professionnel de la santé dûment formé. Ne pas injecter directement le diluant sans l’avoir d’abord mélangé à la suspension. Il importe de suivre étroitement les directives de préparation fournies dans l’emballage. SANDOSTATIN LAR doit être administré dans le muscle fessier immédiatement après avoir été mélangé, et ce, à intervalles de 4 semaines. Il n’est pas recommandé d’espacer de plus de 4 semaines les doses de SANDOSTATIN LAR, parce qu’on ne dispose pas de données adéquates permettant de déterminer s’il est possible de maîtriser de façon satisfaisante l’état des patients soumis à un tel schéma thérapeutique. Il faut éviter d’injecter le médicament dans le deltoïde en raison du profond inconfort au point d’injection que cela pourrait occasionner. SANDOSTATIN LAR ne devrait jamais être administré par voie intraveineuse ou sous-cutanée. Les schémas posologiques ci-après sont recommandés.
Acromégalie
Dans le cas des patients dont l’état est maîtrisé par l’administration de SANDOSTATIN par voie sous-cutanée, il est recommandé d’amorcer le traitement par SANDOSTATIN LAR à raison de 20 mg à intervalles de 4 semaines pendant 3 mois. On peut instaurer le traitement par SANDOSTATIN LAR le lendemain de la dernière dose de SANDOSTATIN par voie sous-cutanée. L’adaptation posologique doit être fonction des concentrations sériques d’hormone de croissance (GH) et d’IGF-1 (somatomédine C), ainsi que des symptômes cliniques.
Dans le cas des patients dont les symptômes cliniques et les paramètres biochimiques (GH, IGF-1) ne sont toujours pas parfaitement maîtrisés après 3 mois, les concentrations de GH dépassant toujours 2,5 µg/L, on peut porter la dose à 30 mg toutes les 4 semaines.
Dans le cas des patients dont les concentrations sériques d’IGF-1 demeurent normales et dont les concentrations sériques de GH demeurent inférieures à 1 µg/L, et dont la plupart des symptômes et des signes réversibles d’acromégalie ont disparu après 3 mois de traitement par la dose de 20 mg, on peut administrer SANDOSTATIN LAR à raison de 10 mg toutes les 4 semaines. Cela dit, on recommande de surveiller étroitement les concentrations sériques de GH et d’IGF-1 de même que les signes et les symptômes cliniques chez les patients soumis à cette faible dose de SANDOSTATIN LAR.
Dans le cas des patients pour qui la chirurgie, la radiothérapie et les agonistes de la dopamine ne conviennent pas, il est recommandé de faire un court essai à l’aide de SANDOSTATIN par voie sous-cutanée afin d’évaluer la réponse du patient au médicament et la tolérabilité générale de l’octréotide avant d’entreprendre un traitement par SANDOSTATIN LAR selon les modalités décrites précédemment. On peut faire de même dans l’intervalle précédant la manifestation des pleins effets de la radiothérapie.
Tumeurs carcinoïdes et VIPomes
Les patients qui ne reçoivent pas déjà SANDOSTATIN par voie sous-cutanée devraient d'abord entreprendre un traitement à l'aide de ce médicament. La posologie quotidienne suggérée au cours des 2 premières semaines de traitement est de 100 à 600 µg par jour, répartis en 2 à 4 injections (la dose quotidienne moyenne est de 300 µg). Cependant, des doses allant jusqu'à 1500 µg par jour peuvent être nécessaires chez certains sujets. La dose quotidienne suggérée dans les cas de VIPome varie de 200 à 300 µg, répartis en 2 à 4 injections (éventail de 150 à 750 µg). La posologie peut être adaptée individuellement jusqu'à ce que les symptômes soient maîtrisés, mais des doses supérieures à 450 µg par jour ne sont généralement pas nécessaires.
Il convient de poursuivre l’administration de SANDOSTATIN par voie sous-cutanée pendant au moins 2 semaines. Par la suite, les patients qui répondent à l’octréotide sous forme d’acétate et tolèrent bien le médicament peuvent passer à SANDOSTATIN LAR selon le schéma posologique décrit ci-dessous.
Les patients qui reçoivent SANDOSTATIN par voie sous-cutanée peuvent passer à SANDOSTATIN LAR à raison de 20 mg par voie intramusculaire à intervalles de 4 semaines pendant 2 mois. L’injection devrait se faire tantôt dans le muscle fessier gauche, tantôt dans le muscle fessier droit pour éviter toute irritation. Comme les taux sériques d’octréotide mettent un certain temps avant d’atteindre les concentrations thérapeutiques efficaces par suite de la première injection de SANDOSTATIN LAR, il convient de poursuivre l’administration de SANDOSTATIN par voie sous-cutanée pendant au moins 2 semaines à la même dose qu'auparavant chez les patients porteurs d’une tumeur carcinoïde ou d’un VIPome, sans quoi on risque d’assister à une exacerbation des symptômes. Il peut se révéler nécessaire de poursuivre ce schéma thérapeutique jusqu’à 3 à 4 semaines chez certains patients.
Dans le cas des patients dont les symptômes ne sont toujours pas parfaitement maîtrisés après 2 mois à la dose de 20 mg, on peut porter la dose de SANDOSTATIN LAR à 30 mg toutes les 4 semaines. Dans le cas des patients dont l’état est bien maîtrisé par la dose de 20 mg, on peut ramener celle-ci à 10 mg à titre d’essai. Si les symptômes réapparaissent, la dose devrait être de nouveau portée à 20 mg toutes les 4 semaines. Il n’est toutefois pas recommandé d’entreprendre le traitement à la dose de 10 mg, étant donné que les concentrations thérapeutiques efficaces d’octréotide sont atteintes plus rapidement à la dose de 20 mg.
Il n’est pas recommandé d’administrer des doses supérieures à 30 mg. Il n’existe en effet aucune donnée sur l’utilité de telles doses.
Même si leurs symptômes sont en général bien maîtrisés, les patients porteurs d’une tumeur carcinoïde ou d’un VIPome connaissent souvent une exacerbation périodique de leurs symptômes (qu’ils soient traités à l’aide de SANDOSTATIN par voie sous-cutanée ou de SANDOSTATIN LAR). Dans un tel cas, il est possible d’administrer SANDOSTATIN par voie sous-cutanée pendant quelques jours à la dose prescrite avant le passage à SANDOSTATIN LAR, le temps que les symptômes soient de nouveau maîtrisés.
Administration
Préparation de SANDOSTATIN LAR (octréotide [sous forme d’acétate] pour suspension injectable) :
SANDOSTATIN LAR est offert en trousses contenant :
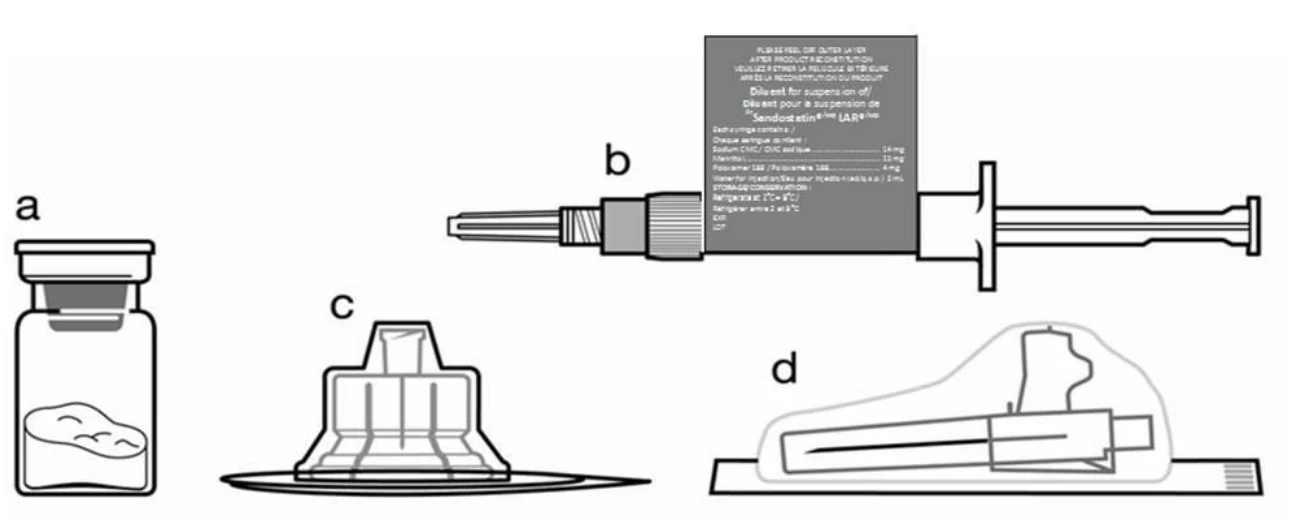
a. 1 flacon de SANDOSTATIN LAR contenant 10, 20 ou 30 mg d’octréotide (sous forme d’acétate)
pour suspension injectable
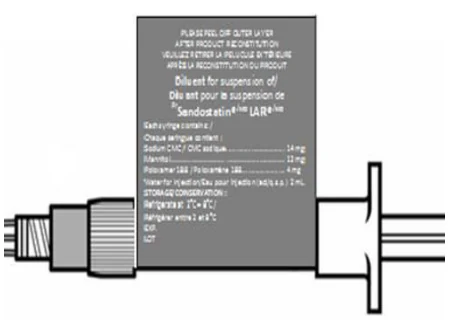
b. 1 seringue préremplie contenant le diluant (montrant l’étiquette extérieure détachable) c. 1 adaptateur de flacon pour la reconstitution du produit
d. 1 aiguille sécuritaire pour l’injection (calibre 19 ; 1.5 po)
e. 1 brochure d’instructions
f. le feuillet d’insertion
| Les instructions ci-après doivent être suivies à la lettre afin d’assurer la reconstitution appropriée de | |
| SANDOSTATIN LAR avant son injection profonde dans le muscle fessier. | |
La reconstitution de SANDOSTATIN LAR comporte trois étapes critiques. Le médicament pourrait ne pas être délivré de manière appropriée si ces étapes ne sont pas suivies.
- La trousse doit atteindre la température ambiante. Avant de procéder à la reconstitution, sortir la trousse du réfrigérateur et la laisser reposer à la température ambiante durant au moins 30 minutes, mais sans dépasser 24 heures.
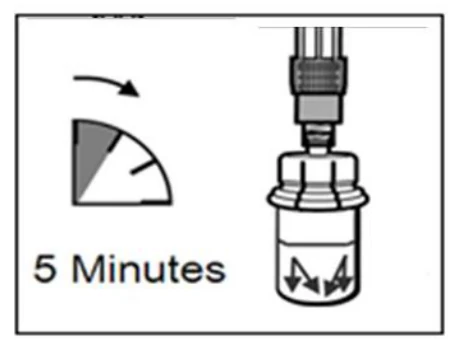
- Après avoir ajouté le diluant, assurer la saturation complète de la poudre en laissant reposer le flacon durant au moins 5 minutes.
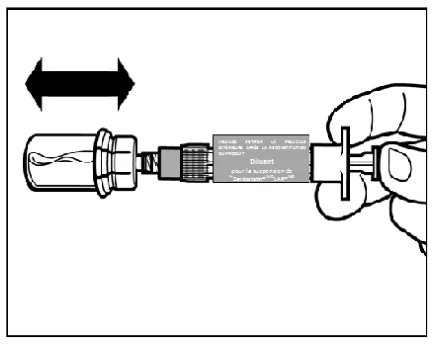
- Après saturation, agiter modérément le flacon à l’horizontale durant au moins 30 secondes, jusqu’à l’obtention d’une suspension uniforme. La suspension SANDOSTATIN LAR ne doit être préparée qu’immédiatement avant d’être administrée. Comme pour tous les médicaments destinés à l’usage parentéral, la solution doit faire l’objet d’un examen visuel avant l’administration, afin qu’on vérifie qu’elle est limpide et exempte de particules, et qu’il n’y a pas d’agglomération ni de décoloration. Jeter tout produit défectueux.
SANDOSTATIN LAR ne doit être administré que par un professionnel de la santé dûment formé.
Étape 1.
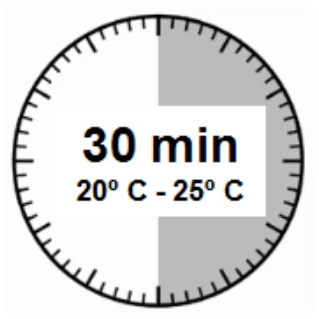
Retirer la trousse SANDOSTATIN LAR de son lieu d’entreposage réfrigéré.
ATTENTION : Il est essentiel d’attendre que la trousse ait atteint la température ambiante avant d’entamer le processus de reconstitution. Laisser reposer la trousse à la température ambiante durant au moins 30 minutes, mais sans dépasser 24 heures, avant la reconstitution.
Étape 2.
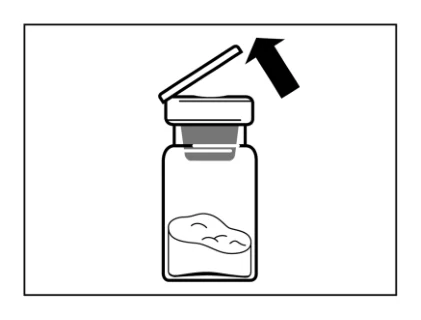
| Enlever le capuchon de plastique du flacon et nettoyer le | |
| bouchon de caoutchouc du flacon à l’aide d’un tampon | |
| imbibé d’alcool. | |
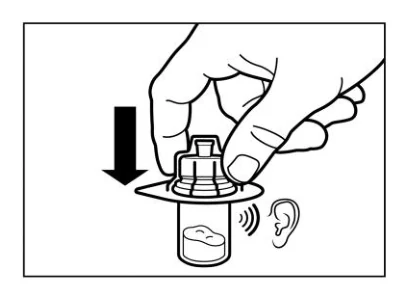
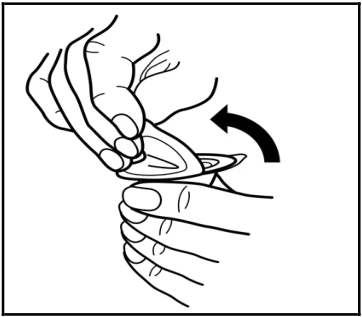
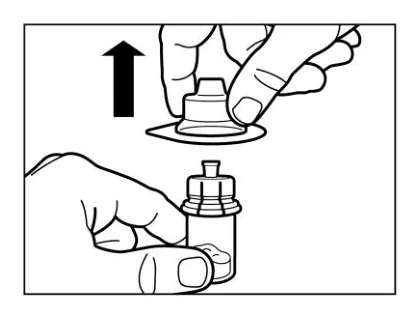
| Enlever la pellicule recouvrant l’emballage de l’adaptateur de | |
| flacon, mais LAISSER l’adaptateur dans son emballage. | |
| Prendre l’adaptateur toujours dans son emballage et le placer | |
| sur le dessus du flacon, puis le pousser vers le bas afin de le | |
| fixer au flacon ; un déclic se fera entendre s’il est bien en | |
| place. | |
| Détacher l’emballage de l’adaptateur de flacon en le | |
| soulevant à la verticale. | |
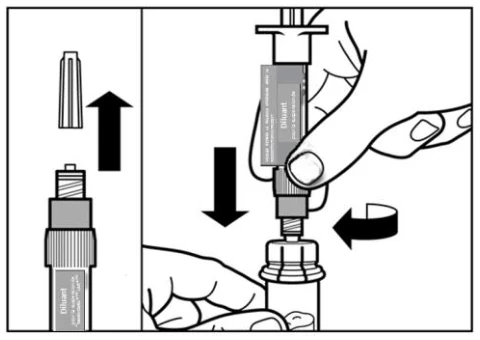
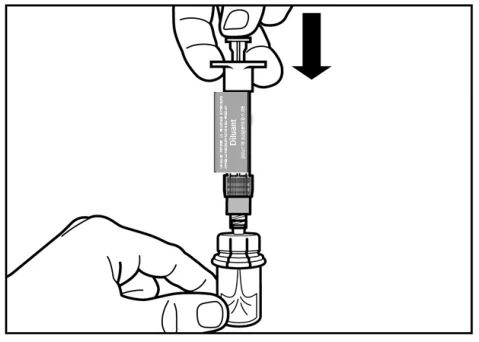
Étape 3. Enlever le capuchon de la seringue préremplie contenant le diluant et visser la seringue dans l’adaptateur de flacon. Pousser lentement et jusqu’au fond le piston de la seringue afin de faire passer tout le diluant dans le flacon. | |
Étape 4. ATTENTION : Il est essentiel de laisser reposer le flacon durant 5 minutes afin d’assurer que la poudre est complètement saturée de diluant. Remarque : Il est normal que le piston remonte étant donné qu’il peut y avoir une légère surpression dans le flacon. À ce stade-ci, préparer le patient à l’injection. |
Étape 5. Après saturation, s’assurer que le piston est enfoncé au maximum dans la seringue. ATTENTION : En gardant le piston enfoncé, agiter le flacon modérément à l’horizontale durant au moins 30 secondes jusqu’à suspension complète de la poudre (suspension laiteuse uniforme). Agiter modérément durant 30 secondes de plus si la suspension n’est pas complète. | |
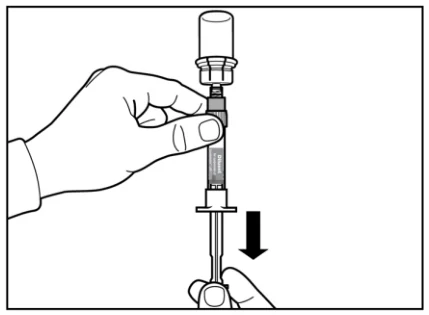
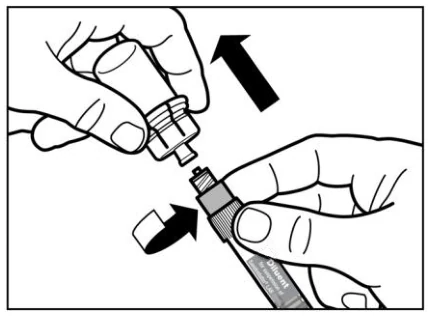
Étape 6. Préparer le site d’injection en le nettoyant avec une lingette imbibée d’alcool. Tourner le flacon et la seringue à l'envers, tirer lentement le piston et prélever tout le contenu du flacon dans la seringue. Dévisser la seringue de l’adaptateur de flacon. | |
Étape 7 La seringue renferme maintenant la solution reconstituée SANDOSTATIN LAR (octréotide [sous forme d’acétate]) pour suspension injectable. Pour éviter toute confusion, détacher l’étiquette extérieure de la seringue. Celle-ci fournit uniquement des renseignements sur le diluant et ne correspond plus au contenu de la seringue. |
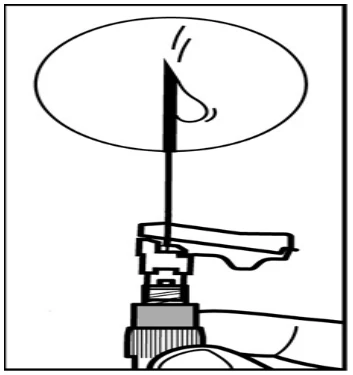
Étape 8. Visser l’aiguille sécuritaire sur la seringue. Agiter à nouveau délicatement la seringue pour obtenir une suspension laiteuse uniforme. Retirer le capuchon protecteur de l’aiguille en le tirant bien droit. Tapoter délicatement la seringue pour éliminer les bulles d’air visibles et les chasser de la seringue. Vérifier que le site d’injection n’a pas été contaminé. Passer immédiatement à l’étape 9 pour injecter le médicament au patient, sans quoi il pourrait se produire une sédimentation. | |
Étape 9. SANDOSTATIN LAR ne doit être administré que par injection profonde dans le muscle fessier, JAMAIS par voie intraveineuse. Introduire l’aiguille au complet dans le muscle fessier gauche ou droit, à un angle de 90 º par rapport à la peau. Tirer légèrement sur le piston pour s’assurer que l’aiguille n’a pas pénétré dans un vaisseau sanguin (si c’est le cas, repositionner l’aiguille). Enfoncer le piston dans la seringue avec une pression constante jusqu’à ce qu’elle soit vide. Retirer l’aiguille du site d’injection et activer le dispositif sécuritaire (protecteur d’aiguille; voir l’étape 10). |
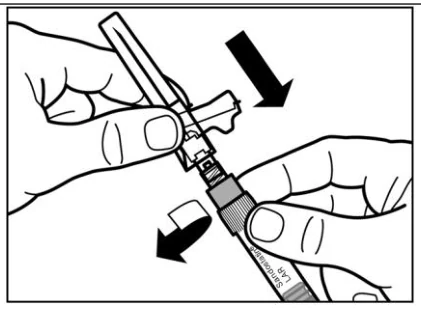
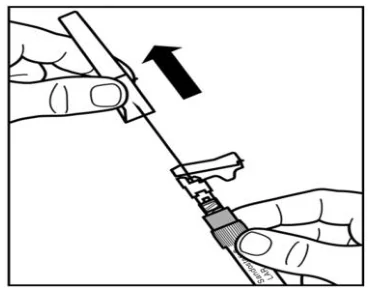
Étape 10.
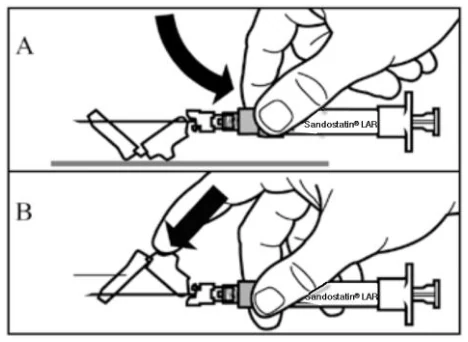
Activer le système sécuritaire de l’aiguille de l’une ou l’autre des façons suivantes :
A. en appuyant sur la partie articulée du protecteur d’aiguille tandis que celle-ci repose sur une surface rigide (figure A);
B. ou en poussant la charnière vers l’avant avec le doigt
(figure B).
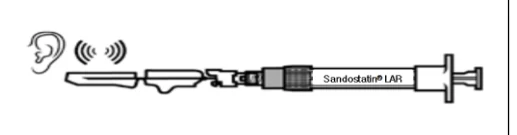
Un clic sonore confirme l’activation appropriée du dispositif.
Jeter immédiatement la seringue (dans un contenant pour objets pointus et tranchants).
SANDOSTATIN LAR doit toujours être administré par injection profonde dans les muscles fessiers et ne jamais être administré par voie intraveineuse. Si l’aiguille pénètre dans un vaisseau sanguin, changer de point d’injection. Changer de point d’injection en alternant entre le muscle fessier gauche et le muscle fessier droit; ne jamais utiliser le même muscle fessier d’une fois à l’autre (toutes les 4 semaines).
Reconstitution :
Produits destinés à l’usage parentéral :
Solution pour perfusion i.v. continue
Le contenu de l’ampoule ou du flacon multidoses doit être dilué dans une solution physiologique salée immédiatement avant l’emploi. Le volume de dilution dépend du mode de perfusion utilisé et doit être adapté de façon à assurer une perfusion continue de SANDOSTATIN à une vitesse de 25 µg/h. Le tableau ci-dessous fournit des exemples de volumes de dilution pouvant être employés.
| SANDOSTATIN | Volume de la solution physiol. | Volume approx. disponible | Conc. nominale μg/mL | Vitesse de perfusion mL/h (μg/h) | ||
Concentration µg/mL | Format mL | Volume mL | ||||
| 500 | 1 | 1 | 49 | 50 | 10 | 2,5 (25) |
| 200 | 5 | 2,5 | 47,5 | 50 | 10 | 2,5 (25) |
| 200 | 5 | 3 | 93 | 96 | 6,25 | 4 (25) |
Comme pour tous les médicaments destinés à l’usage parentéral, la solution doit faire l’objet d’un examen visuel avant l’administration, afin de vérifier qu’elle est limpide et exempte de particules, et qu’il n’y a pas de décoloration, précipitation ni fuite, dans la mesure où le contenant et la solution permettent cette vérification.
SANDOSTATIN dilué dans une solution physiologique salée demeure stable pendant 24 heures lorsqu’il est conservé à la température ambiante. On doit jeter toute portion inutilisée.
L’acétate d’octréotide n’est pas stable dans des solutions de nutrition parentérale totale. Il n’est généralement pas recommandé de mélanger l’octréotide à d’autres médicaments dans le même sac ou la même tubulure de perfusion. Des incompatibilités physiques ont été observées (p. ex., avec le pantoprazole).
SURDOSAGE
SANDOSTATIN par voie sous-cutanée en ampoules et flacons multidoses
On a signalé un nombre limité de surdosages accidentels par SANDOSTATIN chez des adultes et des enfants. Chez les adultes, les doses allaient de 2400 à 6000 µg/jour administrés par perfusion continue (à raison de 100 à 250 µg/heure) ou par voie sous-cutanée (à raison de 1500 µg, 3 f.p.j.). Les effets indésirables suivants ont été signalés : arythmie, hypotension, arrêt cardiaque, hypoxie cérébrale, pancréatite, stéatose hépatique, diarrhée, faiblesse, léthargie, perte pondérale, hépatomégalie et acidose lactique.
Chez les enfants, les doses allaient de 50 à 3000 µg/jour administrés par perfusion continue (à raison de 2,1 à 500 µg/heure) ou par voie sous-cutanée (à raison de 50 à 100 µg). On a signalé la survenue d’un seul effet indésirable, soit une légère hyperglycémie.
Aucun effet indésirable inattendu n’a été signalé chez des patients cancéreux ayant reçu SANDOSTATIN à raison de 3000 à 30 000 µg/jour administrés en doses fractionnées par voie sous-cutanée.
Le traitement du surdosage est symptomatique.
SANDOSTATIN LAR (octréotide pour suspension injectable)
On a signalé un nombre limité de surdosages accidentels par SANDOSTATIN LAR. Les doses administrées allaient de 100 à 163 mg/mois. On a signalé la survenue d’un seul effet indésirable, les bouffées de chaleur.
On a signalé des cas de surdosage chez des patients cancéreux, ceux-ci ayant reçu des doses de SANDOSTATIN LAR allant de 60 mg/mois à 90 mg/2 semaines. En général, ces doses ont été bien tolérées. Toutefois, les effets indésirables suivants ont été signalés : pollakiurie, fatigue, dépression, anxiété et manque de concentration.
Le traitement du surdosage est symptomatique.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Généralités
L’acétate d’octréotide est un octapeptide synthétique analogue de la somatostatine naturelle. Il exerce des effets similaires à ceux de la somatostatine, mais sa durée d'action est plus longue. Ce médicament freine l'augmentation anormale de la sécrétion d'hormone de croissance (GH) et de la sécrétion de peptides et de sérotonine produits par le système endocrinien gastro-entéro-pancréatique (GEP).
Chez des sujets en bonne santé, l'acétate d’octréotide a démontré des effets inhibiteurs sur :
- la libération d'hormone de croissance (GH) stimulée par la perfusion d'arginine, l'effort et l'hypoglycémie provoquée par l'insuline;
la libération postprandiale d'insuline, de glucagon, de gastrine et d'autres peptides du système endocrinien
GEP, ainsi que la libération d'insuline et de glucagon stimulée par l'arginine; et
- la sécrétion de thyrotropine (TSH) stimulée par la thyréolibérine (TRH).
On n’a pas encore élucidé le mode d’action exact de SANDOSTATIN sur l’hypertension portale. On croit que SANDOSTATIN réduit le débit sanguin splanchnique, principalement en inhibant la sécrétion de l’hormone gastro-intestinale vasoactive et en exerçant un effet vasomoteur direct sur les vaisseaux splanchniques, ce qui lui permet de réduire le débit sanguin portal. À l’aide de veines saphènes humaines, on a démontré que la vasoconstriction s’exerce par l’intermédiaire des récepteurs de la somatostatine de type 2.
Pharmacocinétique
SANDOSTATIN par voie sous-cutanée en ampoules et flacons multidoses
L'acétate d’octréotide (SANDOSTATIN) administré par injection sous-cutanée est rapidement et complètement absorbé. Les pics plasmatiques sont atteints en 30 minutes. La demi-vie après l'administration par voie sous-cutanée est de 100 minutes. L'élimination du médicament après injection intraveineuse est biphasique, la demi-vie alpha et la demi-vie bêta étant environ de 10 et de 90 minutes, respectivement. Le volume de distribution est de 0,4 L/kg de poids corporel et la clairance corporelle totale est de 160 mL/minute. La liaison du médicament aux protéines plasmatiques est de 65 % et sa fixation aux érythrocytes est négligeable.
SANDOSTATIN LAR (octréotide [sous forme d’acétate] pour suspension injectable)
Chez les patients atteints d’acromégalie, SANDOSTATIN LAR, forme galénique d’octréotide présentée sous forme de microsphères mises en suspension et pouvant être administrée de façon répétée par voie intramusculaire à intervalles de 4 semaines, libère des concentrations d’octréotide sériques thérapeutiques constantes qui ont pour effet d’abaisser de façon soutenue les taux sériques d’hormone de croissance (GH) et de normaliser les taux sériques d’IGF-1 chez la majorité des patients.
Chez les patients porteurs d’une tumeur carcinoïde ou d’un VIPome (tumeur sécrétant le peptide vasoactif intestinal), SANDOSTATIN LAR assure la maîtrise continue des symptômes associés à l’affection sous-jacente.
Le profil pharmacocinétique de l’acétate d’octréotide après injection de SANDOSTATIN LAR correspond au profil de libération de la matrice de polymère et de sa biodégradation. Une fois libéré dans la circulation générale, l’octréotide se répartit suivant les propriétés pharmacocinétiques qu’on lui connaît, indiquées précédemment pour SANDOSTATIN administré par voie sous-cutanée.
Après l’administration d’une injection intramusculaire unique de SANDOSTATIN LAR, la concentration sérique d’octréotide atteint un maximum transitoire initial en une heure ou moins, puis décroît graduellement à un seuil indécelable en 24 heures ou moins. Par la suite, les concentrations d’octréotide demeurent à des niveaux sous-thérapeutiques chez la majorité des patients pendant 7 jours. Elles augmentent ensuite de nouveau pour atteindre un plateau autour du quatorzième jour de traitement. Elles demeurent relativement stables au cours des 3 à 4 semaines qui suivent. Les concentrations maximales atteintes le premier jour du traitement sont inférieures aux concentrations observées durant la phase de plateau; pas plus de 0,5 % de la dose totale du médicament n’est libéré au cours du premier jour. Après environ 42 jours, la concentration d’octréotide diminue lentement, suivant la phase terminale de dégradation de la matrice de polymère de la forme posologique.
Chez les patients atteints d’acromégalie, par suite de l’administration de doses uniques de 10 mg, de 20 mg et de 30 mg de SANDOSTATIN LAR, les concentrations d’octréotide observées durant la phase plateau sont de 358 pg/mL, 926 pg/mL et 1710 pg/mL, respectivement. Les concentrations sériques d’octréotide à l’état d’équilibre, atteintes après 3 injections administrées à intervalles de 4 semaines, sont supérieures par un facteur d’environ 1,6 à 1,8, atteignant 1557 pg/mL et 2384 pg/mL après de multiples injections de 20 mg et de 30 mg de SANDOSTATIN LAR, respectivement.
Chez les patients ayant une tumeur carcinoïde, les concentrations sériques moyennes d’octréotide par suite de l’administration de 6 doses de 10 mg, de 20 mg et de 30 mg de SANDOSTATIN LAR par voie intramusculaire toutes les 4 semaines ont atteint 1231 pg/mL, 2620 pg/mL et 3928 pg/mL, respectivement. Les concentrations sériques d’octréotide étaient proportionnelles à la dose et les concentrations à l’état d’équilibre ont été atteintes après 2 injections de 20 mg et de 30 mg, et 3 injections de 10 mg.
Chez les patients atteints d’acromégalie, l’administration mensuelle de SANDOSTATIN LAR pendant une période pouvant atteindre 28 mois n’a donné lieu à aucune accumulation d’octréotide au-delà des niveaux attendus d’après le chevauchement des profils de libération.
ENTREPOSAGE ET STABILITÉ
SANDOSTATIN par voie sous-cutanée en ampoules et en flacons multidoses
Ampoules :
Pour une conservation prolongée, les ampoules SANDOSTATIN doivent être gardées à une température allant de 2 à 8 ºC.
Conserver les ampoules dans leur boîte pour les protéger de la lumière. Garder à l’abri du gel.
Garder ce produit dans un endroit sûr, hors de la portée des enfants et des animaux de compagnie.
Flacons multidoses :
Pour une conservation prolongée, les flacons multidoses SANDOSTATIN doivent être gardés à une température allant de 2 à 8 ºC.
Conserver les flacons multidoses dans leur boîte pour les protéger de la lumière. Garder à l’abri du gel.
Dans le cas d'une utilisation quotidienne, les ampoules et les flacons multidoses peuvent être conservés à la température ambiante pendant une période allant jusqu'à 2 semaines; ils doivent cependant demeurer à l'abri de la lumière. Ouvrir les ampoules juste avant l'administration et jeter toute quantité de médicament non utilisée.
Garder ce produit dans un endroit sûr, hors de la portée des enfants et des animaux de compagnie.
SANDOSTATIN LAR (octréotide pour suspension injectable) :
Les flacons de SANDOSTATIN LAR doivent être gardés à une température allant de 2 à 8 ºC. Conserver les flacons dans leur boîte pour les protéger de la lumière. Cependant, le flacon nécessaire à l’injection du jour peut être conservé à la température ambiante. La suspension ne doit toutefois être préparée qu’immédiatement avant l’injection intramusculaire.
Conserver la seringue préremplie contenant 2 mL de diluant à une température allant de 2 à 8 ºC.
Garder à l’abri du gel.
Une fois mise en suspension dans le diluant, la poudre SANDOSTATIN LAR doit être utilisée immédiatement.
Garder ce produit dans un endroit sûr, hors de la portée des enfants et des animaux de compagnie.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
SANDOSTATIN en ampoules et en flacons multidoses
SANDOSTATIN (acétate d’octréotide) se présente en ampoules de 1 mL contenant chacune 50, 100 ou 500 μg d'octréotide sous forme d'acétate. SANDOSTATIN est offert en boîtes de 5 ampoules.
SANDOSTATIN se présente également en flacons multidoses de 5 mL contenant chacun 1000 μg d’octréotide sous forme d'acétate (200 μg/mL).
SANDOSTATIN LAR est offert en trousses contenant:
- 1 flacon en verre de 6 mL renfermant une dose unique de SANDOSTATIN LAR (octréotide pour suspension injectable) et contenant 10, 20 ou 30 mg d’octréotide (sous forme d’acétate) à libération lente
- 1 seringue préremplie contenant 2 mL de diluant
- 1 adaptateur de flacon pour la reconstitution du produit
- 1 aiguille sécuritaire pour l’injection (calibre 19; 1,5 po)
- 1 brochure d’instructions
- le feuillet d’insertion
Composition de SANDOSTATIN en ampoules
| COMPOSITION | CONCENTRATION1 (μg/mL) | ||
Octréotide (peptide libre)* Acide lactique Mannitol | 50 3400 45 000 | 100 3400 45 000 | 500 3400 45 000 |
1 Eau pour injection, en quantité suffisante pour obtenir 1 mL
* Sous forme d’acétate d’octréotide
Du carbonate de sodium hydrogéné est ajouté pour tamponner la solution à un pH de 4,2 ± 0,2.
Composition de SANDOSTATIN en flacons multidoses
| COMPOSITION | CONCENTRATION1 (μg/mL) |
Octréotide (peptide libre)* Acide lactique Phénol Mannitol | 200 3400 5000 45 000 |
1 Eau pour injection, en quantité suffisante pour obtenir 1 mL
*Sous forme d’acétate d’octréotide
Du carbonate de sodium hydrogéné est ajouté pour tamponner la solution à un pH de 4,2 ± 0,2.
Composition du diluant contenu dans la seringue préremplie pour SANDOSTATIN LAR (octréotide pour suspension injectable)
| COMPOSITION | par seringue |
Carboxyméthylcellulose sodique Mannitol Poloxamère 188 Eau pour injection (en quantité suffisante) | 14 mg 12 mg 4 mg 2 mL |
Composition de SANDOSTATIN LAR (octréotide pour suspension injectable)
| COMPOSITION | CONCENTRATION (mg/flacon) | ||
| 10 mg*/ flacon | 20 mg*/ flacon | 30 mg*/flacon | |
Acétate d’octréotide Poly (DL-lactide-co-glycolide) Mannitol | 11,2 188,8 41,0 | 22,4 377,6 81,9 | 33,6 566,4 122,9 |
* Octréotide sous forme de peptide libre
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : acétate d’octréotide
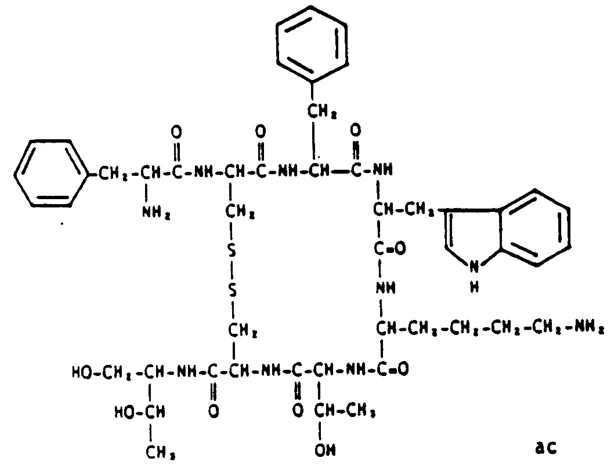
Nom chimique : D-phénylalanyl-L-hémicystyl-L-phénylalanyl-D-tryptophyl-L-lysyl-L-thréonyl-L-hémiscystyl-L-thréoninol, disulfure (2→7) cyclique, acétate
Formule moléculaire et masse moléculaire : C49H66N10O10S2, x CH3COOH, 1019,3 x 60,05
Formule développée :
Propriétés physicochimiques :
L’acétate d’octréotide est un octapeptide ponté analogue de la somatostatine. C'est un lyophilysat amorphe, blanc ou blanc cassé, très hygroscopique.
Les valeurs du pKa (I) et du pKa (II) dans l'eau sont respectivement 7,00 et 10,15. À 25 °C, la solubilité de l'octréotide (sous forme d'acétate) est > 10 mg/mL dans l'eau, > 10 mg/mL dans l'acide acétique glacial et > 10 mg/mL dans le méthanol.
ESSAIS CLINIQUES
| Les essais cliniques portant sur SANDOSTATIN LAR ( |
octréotide
| pour suspension injectable) ont été menés | |||
| chez des patients qui avaient reçu SANDOSTATIN (acétate d’ | |||
octréotide
| ) par voie sous-cutanée durant une | |||||
| période allant de quelques semaines à 10 ans. Les études portant sur SANDOSTATIN LAR dans le | |||||
| traitement de l’acromégalie décrites ci-dessous ont été réalisées chez des patients qui avaient atteint des taux | |||||
| d’hormone de croissance (GH) inférieurs à 10 ng/mL (< 5 ng/mL dans la plupart des cas) au cours de leur | |||||
| traitement au moyen de SANDOSTATIN par voie sous-cutanée. Cependant, certains patients admis à ces | |||||
| études n’ont que partiellement répondu au traitement par SANDOSTATIN par voie sous-cutanée, c’est-à- | |||||
| dire que le taux de GH a été réduit de plus de 50 % par suite des injections sous-cutanées de | |||||
| SANDOSTATIN comparativement à l’absence de traitement, bien qu’il n’ait pas été abaissé à moins de | |||||
| 5 ng/mL. | |||||
Acromégalie
SANDOSTATIN LAR a fait l’objet de 3 essais cliniques menés chez des patients acromégales.
| Deux de ces essais cliniques ont regroupé 101 patients qui, pour la plupart, ont atteint un taux de GH | |
| inférieur à 5 ng/mL au moyen d’un traitement par SANDOSTATIN administré à des doses de 100 ou de | |
| 200 μg, 3 f.p.j. La majorité des patients sont passés à des doses de SANDOSTATIN LAR de 20 ou de | |
| 30 mg toutes les 4 semaines jusqu’à concurrence de 27 ou de 28 injections. Quelques patients ont reçu des | |
| doses de 10 mg, et d’autres ont dû avoir recours à des doses de 40 mg. Les taux de GH et d’IGF-1 ont été à | |
| tout le moins aussi bien maîtrisés à l’aide de SANDOSTATIN LAR qu’avec SANDOSTATIN, et ce degré | |
| de maîtrise s’est maintenu pendant toute la durée des études. | |
| Un troisième essai a été mené durant 12 mois chez 151 patients présentant un taux de GH inférieur à | |
| 10 ng/mL à la suite d’un traitement par SANDOSTATIN (la majorité d’entre eux affichaient un taux de | |
| < 5 ng/mL). La dose de départ de SANDOSTATIN LAR a été de 20 mg toutes les 4 semaines à l’occasion | |
| des 3 premières injections. Par la suite, les patients ont reçu des doses de 10, 20 ou 30 mg toutes les | |
| 4 semaines, selon le degré de suppression de la GH. (Le schéma thérapeutique recommandé en vue de ces | |
| adaptations posologiques est décrit à la section POSOLOGIE ET MODE D’ADMINISTRATION.) Les taux | |
| de GH et d’IGF-1 ont été à tout le moins aussi bien maîtrisés à l’aide de SANDOSTATIN LAR qu’avec la | |
| préparation de SANDOSTATIN pour administration sous-cutanée. | |
| Le Tableau 4 résume les données associées à la maîtrise hormonale (GH et IGF-1) chez les patients des | |
| 2 premiers essais cliniques qui ont reçu 27 ou 28 injections de SANDOSTATIN LAR. | |
Tableau 4 Réponse hormonale chez des patients acromégales ayant reçu 27 ou 28 injections
au cours1 du traitement par SANDOSTATIN LAR
| SANDOSTATIN s.-c. SANDOSTATIN LAR | |
| Taux hormonal moyen N % N % | |
| GH < 5,0 ng/mL 69/88 78 73/88 83 | |
| < 2,5 ng/mL 44/88 50 41/88 47 | |
| < 1,0 ng/mL 6/88 7 10/88 11 | |
| IGF-1 normalisé 36/88 41 45/88 51 | ||
| GH < 5,0 ng/mL + IGF-1 36/88 41 45/88 51 | ||
| normalisé | ||
| < 2,5 ng/mL + IGF-1 30/88 34 37/88 42 | ||
| normalisé | ||
| < 1,0 ng/mL + IGF-1 5/88 6 10/88 11 | ||
| normalisé | ||
| 1Taux mensuels moyens de GH et d’IGF-1 au fil des essais | ||
| Parmi les 88 patients dont il est question au Tableau 4, on a observé un taux moyen de GH inférieur | |
| à 2,5 ng/mL chez 47 % des patients traités par SANDOSTATIN LAR. Au fil des essais, 42 % des patients | |
| ont maintenu un taux de GH inférieur à 2,5 ng/mL et un taux moyen d’IGF-1 normal | |
.
| Le Tableau 5 résume les données associées à la maîtrise hormonale (GH et IGF-1) chez les patients du | |
| troisième essai clinique, qui ont tous reçu 12 injections de SANDOSTATIN LAR. | |
Tableau 5 Réponse hormonale chez des patients acromégales ayant reçu 12 injections
au cours1 du traitement par SANDOSTATIN LAR
| SANDOSTATIN s.-c. SANDOSTATIN LAR | |
| Taux hormonal moyen N % N % | |
| GH < 5,0 ng/mL 116/122 95 118/122 97 | |
| < 2,5 ng/mL 84/122 69 80/122 66 | |
| < 1,0 ng/mL 25/122 21 28/122 23 | |
| IGF-1 normalisé 82/122 67 82/122 67 | ||
| GH < 5,0 ng/mL + IGF-1 80/122 66 82/122 67 | ||
| normalisé | ||
| < 2,5 ng/mL + IGF-1 65/122 53 70/122 57 | ||
| normalisé | ||
| < 1,0 ng/mL + IGF-1 23/122 19 27/122 22 | ||
| normalisé | ||
| 1Taux mensuels moyens de GH et d’IGF-1 au fil de l’essai | ||
Parmi les 122 patients dont il est question dans le Tableau 5, qui ont tous reçu 12 injections dans le cadre du troisième essai clinique, on a observé un taux moyen de GH inférieur à 2,5 ng/mL chez 66 % des patients
| traités par SANDOSTATIN LAR. Au fil de l’essai, 57 % des patients ont maintenu un taux de GH inférieur | |
| à 2,5 ng/mL et un taux moyen d’IGF-1 normal. La comparaison de la réponse hormonale observée dans le | |
| cadre de ces différents essais cliniques révèle qu’un plus grand pourcentage de patients de la troisième étude | |
| ont atteint une réduction de leur taux de GH à moins de 5 ng/mL à l’aide de la forme sous-cutanée de | |
| SANDOSTATIN, soit 95 %, comparativement à 78 % au cours des 2 essais précédents. | |
| Dans chacun des 3 essais, les taux de GH et d’IGF-1 ainsi que les symptômes cliniques ont été maîtrisés à | |
| un degré comparable au moyen de SANDOSTATIN LAR et de SANDOSTATIN. | |
| Des 25 patients qui ont terminé les différents essais et qui avaient partiellement répondu à SANDOSTATIN | |
| (GH > 5,0 ng/mL, mais réduction relative de > 50 % par rapport aux taux observés en l’absence de | |
| traitement), 1 patient (4 %) a répondu à SANDOSTATIN LAR en obtenant une réduction du taux GH à | |
| moins de 2,5 ng/mL et 8 patients (32 %) ont répondu en atteignant un taux de GH inférieur à 5,0 ng/mL. | |
Deux études exploratoires de phase IV ouvertes ont été réalisées pour évaluer le traitement par SANDOSTATIN LAR sur une période de 24 et de 48 semaines chez des patients acromégales non traités auparavant. La réduction médiane du volume tumoral est de 20,6 % à 24 semaines (n = 46) et de 29,2 % à 48 semaines (n = 29) dans l’étude B2402 et de 24,5 % à 24 semaines (n = 91) et de 36,2 % à 48 semaines (n = 84) dans l’étude B2401. Au cours des deux études, le changement dans le pourcentage du volume tumoral a été évalué au moyen d’une IRM dans la population en intention de traiter. Par contre, la signification clinique n’a pas été établie.
Tumeurs carcinoïdes et tumeurs intestinales sécrétant des peptides vasoactifs (VIPomes)
| On a réalisé un essai clinique de 6 mois chez 93 patients atteints d’un syndrome carcinoïde malin ayant | |
| précédemment répondu à un traitement par SANDOSTATIN. Au départ, 67 patients ont été répartis de | |
| façon aléatoire en vue de recevoir à double insu un traitement par des doses de 10, 20 ou 30 mg de | |
| SANDOSTATIN LAR tous les 28 jours, et, par la suite, 26 patients ont repris sans insu leur traitement | |
| précédent par SANDOSTATIN (de 100 à 300 μg, 3 f.p.j.). | |
| Quel que soit le mois suivant l’atteinte du taux d’octréotide d’équilibre, environ de 35 à 40 % des patients | |
| traités par SANDOSTATIN LAR ont dû recourir à un traitement d’appoint par SANDOSTATIN pour | |
| administration sous-cutanée, durant habituellement quelques jours, pour maîtriser l’exacerbation des | |
| symptômes carcinoïdes. Toujours sans égard au mois, le pourcentage de patients affectés au groupe de | |
| traitement par des injections s.-c. de SANDOSTATIN et qui ont dû recourir à un traitement supplémentaire | |
| par SANDOSTATIN ou à l’augmentation de la dose de ce médicament était comparable au pourcentage de | |
| patients du groupe SANDOSTATIN LAR. Au cours de la période de traitement de 6 mois, environ de 50 à | |
| 70 % des patients ayant terminé l’essai portant sur SANDOSTATIN LAR ont dû avoir recours à un | |
| traitement supplémentaire par des injections s.-c. de SANDOSTATIN, afin de maîtriser l’exacerbation des | |
| symptômes carcinoïdes, en dépit de l’atteinte du taux sérique d’équilibre de SANDOSTATIN LAR. | |
| Le Tableau 6 indique le nombre quotidien moyen de selles et de bouffées vasomotrices chez des patients | |
| atteints de tumeurs carcinoïdes malignes. | |
Tableau 6 Nombre quotidien moyen de selles et de bouffées vasomotrices
(population en intention de traiter)
| Selles Bouffées vasomotrices | |
| (nombre quotidien moyen) (nombre quotidien moyen) | |
Traitement N Départ Dernière visite Départ Dernière visite
SANDOSTATIN s.-c. 26 3,7 2,6 3,0 0,5
| SANDOSTATIN LAR | |
| 10 mg 22 4,6 2,8 3,0 0,9 | |
| 20 mg 20 4,0 2,1 5,9 0,6 | |
| 30 mg 24 4,9 2,8 6,1 1,0 | |
| En général, la fréquence quotidienne moyenne de selles a été bien maîtrisée par SANDOSTATIN LAR | |
| ainsi que par SANDOSTATIN (de 2 à 2,5 selles par jour, environ). | |
| Le nombre quotidien moyen de bouffées vasomotrices a été semblable à toutes les doses de | |
| SANDOSTATIN LAR et avec SANDOSTATIN (de 0,5 à 1 bouffée par jour, environ). | |
| Dans un sous-groupe de patients chez qui l’intensité de la maladie était variable, le taux d’excrétion urinaire | |
| médian de 5-HIAA (acide 5-hydroxy-indol acétique) au cours d’une période de 24 heures a été réduit de 38 | |
| à 50 % dans les groupes de patients traités par SANDOSTATIN LAR. | |
| Les réductions mentionnées précédemment concordent avec celles qui ont été signalées dans les diverses | |
| publications au sujet des patients traités par l’octréotide (de 10 à 50 %, environ). | |
PHARMACOLOGIE DÉTAILLÉE
Pharmacodynamie
Les études pharmacodynamiques qui ont été effectuées sur SANDOSTATIN (acétate d’octréotide) chez l'animal ont démontré qu'il inhibe plus fortement que la somatostatine naturelle la sécrétion basale ou stimulée, ou les deux, de l'hormone de croissance (GH), de l'insuline, du glucagon chez le rat et le singe rhésus, ainsi que la sécrétion de l'acide gastrique et des enzymes pancréatiques exocrines chez le rat. L'action pharmacologique de l'acétate d’octréotide semble posséder un certain degré de spécificité, puisque cette substance, comparativement à la somatostatine, inhibe davantage les taux de GH et de glucagon que ceux de l'insuline. En plus de son action puissante, l’acétate d’octréotide exerce une activité inhibitrice plus prolongée sur la GH.
L'administration d’acétate d’octréotide est associée à une faible baisse de la glycémie à jeun chez le singe, suivie d'une légère hypersécrétion de glucose. À l'inverse, l'administration postprandiale entraîne une hyperglycémie, vraisemblablement causée par une inhibition de la sécrétion d'insuline.
Les effets pharmacologiques de l’acétate d’octréotide chez l'être humain comprennent l'inhibition de la sécrétion stimulée de la GH et de la thyrotropine, de la libération d'insuline et de glucagon et de la sécrétion de l'hormone intestinale, ainsi que la diminution de l’hypertension portale. Ce spectre d'activité ressemble à celui qui est obtenu à la suite de l'administration de somatostatine chez l'être humain.
Les effets de la somatostatine s’exercent par l’intermédiaire de récepteurs. Cinq sous-types de récepteurs de la somatostatine ont été identifiés. L’octréotide manifeste une forte affinité pour les récepteurs de type 2, une affinité modérée pour les récepteurs de type 3 et 5, et une très faible affinité pour les récepteurs de type 1 et 4.
Pharmacocinétique
Des études pharmacocinétiques ont été effectuées chez le rat, le chien et le singe rhésus après l'administration d'une dose unique et de doses multiples. La biodisponibilité de SANDOSTATIN après une seule injection sous-cutanée chez le rat et chez le chien était de 100 % environ. Les concentrations les plus fortes d'acétate d’octréotide ont été observées dans le foie, les reins, la peau et les poumons. L’acétate d’octréotide a été métabolisé chez le rat par réduction en peptides plus petits, tel le dipeptide D-tryptophane-lysine. Cependant, le médicament était en grande partie inchangé dans l'excrétion biliaire et urinaire; le métabolisme hépatique semble donc être faible. Une élimination biphasique de l'acétate d’octréotide à partir du plasma a été obtenue avec une demi-vie d'élimination alpha de 0,3 à 0,4 heure et une phase bêta de 1,2 à 3,2 heures. L'administration de doses multiples n'a pas changé les paramètres pharmacocinétiques du médicament par comparaison à une administration unique.
Chez l'être humain, l’acétate d’octréotide administré en injection sous-cutanée est rapidement et complètement absorbé. Les concentrations plasmatiques maximales atteintes après l'administration sous-cutanée sont environ la moitié de ce qu'elles sont à la suite de l'administration intraveineuse d'une dose identique de SANDOSTATIN. La liaison aux protéines plasmatiques est de 65 % environ. La fixation de l'agent aux érythrocytes est négligeable. Après l'administration intraveineuse, le médicament a 2 demi-vies d'élimination, l'une courte (10 minutes environ) et l'autre plus longue (1,5 heure environ). Après l'administration sous-cutanée d'octréotide sous forme d’acétate à des sujets en bonne santé, la demi-vie d'élimination terminale était de 1,5 heure environ, le volume de distribution se situait à 6 L et la clairance corporelle totale était de 160 mL/min environ. La biodisponibilité absolue de l’acétate d’octréotide mesurée après l'administration sous-cutanée était variable; elle était de 100 % environ à des doses de 100 µg et de 130 % environ à des doses de 50 µg et de 200 µg. L'administration sous-cutanée de doses répétées n'entraîne pas d'accumulation significative du médicament dans les tissus.
Le profil pharmacocinétique de l’octréotide après injection intramusculaire de SANDOSTATIN LAR correspond au profil de libération de la matrice de polymère et de sa biodégradation. Une fois libéré dans la circulation générale, l’octréotide se répartit suivant les propriétés pharmacocinétiques qui lui sont propres, suivant celles qui ont été exposées pour l’administration de SANDOSTATIN par voie sous-cutanée.
Chez les patients atteints d’acromégalie, par suite de l’administration de doses uniques de 10 mg, de 20 mg et de 30 mg de SANDOSTATIN LAR, les concentrations d’octréotide observées durant la phase sont de 358 pg/mL, 926 pg/mL et 1710 pg/mL, respectivement. Les concentrations sériques d’octréotide à l’état d’équilibre, atteintes après 3 injections administrées à intervalles de 4 semaines, sont supérieures par un facteur d’environ 1,6 à 1,8, atteignant 1557 pg/mL et 2384 pg/mL après de multiples injections de 20 mg et de 30 mg de SANDOSTATIN LAR, respectivement. L’administration mensuelle de SANDOSTATIN LAR pendant une période pouvant atteindre 28 mois n’a donné lieu à aucune accumulation d’octréotide au-delà des niveaux attendus d’après le chevauchement des profils de libération.
Chez les patients ayant une tumeur carcinoïde, les concentrations sériques moyennes d’octréotide par suite de l’administration de 6 doses de 10 mg, de 20 mg et de 30 mg de SANDOSTATIN LAR par voie intramusculaire toutes les 4 semaines ont atteint 1231 pg/mL, 2620 pg/mL et 3928 pg/mL, respectivement. Les concentrations sériques d’octréotide étaient proportionnelles à la dose et les concentrations à l’état d’équilibre ont été atteintes après 2 injections de 20 mg et de 30 mg, et 3 injections de 10 mg.
Pharmacologie clinique
SANDOSTATIN par voie sous-cutanée en ampoules et en flacons multidoses
Tumeurs carcinoïdes
Les patients porteurs de tumeurs carcinoïdes sont ceux qui réagissent le mieux au traitement, puisque 70 à 90 % d'entre eux constatent une amélioration de leurs symptômes, particulièrement une diminution des diarrhées et des bouffées vasomotrices. Dans certains cas, cette amélioration s'accompagne d'une baisse de la sérotonine plasmatique et d'une diminution de l'excrétion urinaire d'acide 5-hydroxy-indole-acétique (5-HIAA). En l'absence de réponse bénéfique, le traitement par SANDOSTATIN ne doit pas être prolongé plus d'une semaine, bien que chez les patients qui n'ont pas répondu au traitement, aucun effet secondaire grave imputable au médicament n'ait été signalé.
VIPomes
Ce type de tumeur se caractérise sur le plan biochimique par une production excessive de peptides vasoactifs intestinaux (VIP). Chez 70 % des patients porteurs de VIPomes, SANDOSTATIN peut soulager la diarrhée grave caractérisant cette tumeur, améliorant ainsi la qualité de vie des patients. Le soulagement des diarrhées s'accompagne d'une amélioration du déséquilibre des électrolytes, notamment de l'hypokaliémie, permettant ainsi un arrêt de l'administration entérale et parentérale de suppléments hydroélectrolytiques. L'amélioration clinique est, en général, associée à une diminution des taux plasmatiques de VIP, qui peuvent redescendre aux valeurs normales.
Acromégalie
Chez les patients acromégales (incluant ceux qui n'ont pas répondu à la chirurgie, à l'irradiation hypophysaire ou au traitement par un agoniste de la dopamine), SANDOSTATIN réduit le taux plasmatique de GH ou d’IGF-1 (somatomédine C). On observe une diminution du taux d'hormone de croissance (GH), significative du point de vue clinique (50 % ou plus), chez la plupart des patients; dans environ la moitié des cas, on obtient une normalisation du taux plasmatique de GH (< 5 ng/mL). Dans la plupart des cas, SANDOSTATIN réduit de façon significative les symptômes de la maladie tels que les céphalées, l'œdème de la peau et des tissus mous, l'hyperhidrose, l'arthralgie et les paresthésies. Chez les patients porteurs d'un adénome hypophysaire volumineux, le traitement par SANDOSTATIN peut donner lieu à une réduction de la masse tumorale.
Prévention des complications des chirurgies pancréatiques
Les complications survenant à la suite d’une chirurgie pancréatique à haut risque (telles que : collection de liquide péripancréatique, abcès, écoulement de l’anastomose chirurgicale, fistule et septicémie secondaire et pancréatite aiguë) sont principalement liées à la sécrétion de proenzymes pancréatiques déclenchée par un traumatisme chirurgical. Elles résultent d’une fuite de liquide pancréatique qui quitte les résidus pancréatiques pour atteindre la région péripancréatique. L’activation des enzymes digestives provoque une grave inflammation et peut entraîner l’autodestruction des tissus péripancréatiques et pancréatiques, y compris les organes intestinaux et les principaux vaisseaux. SANDOSTATIN inhibe la sécrétion pancréatique exocrine basale et stimulée et, administré au cours des périodes périopératoire et postopératoire, réduit l’incidence de complications par suite d’une chirurgie pancréatique.
Hémorragies par rupture de varices gastro-œsophagiennes
On n’a pas encore élucidé le mode d’action exact de SANDOSTATIN sur l’hypertension portale. On croit que SANDOSTATIN réduit le débit sanguin splanchnique, principalement en inhibant la sécrétion de l’hormone gastro-intestinale vasoactive et en exerçant un effet vasomoteur direct sur les vaisseaux splanchniques, ce qui lui permet de réduire le débit sanguin portal. À l’aide de veines saphènes humaines, on a démontré que la vasoconstriction s’exerce par l’intermédiaire des récepteurs de la somatostatine de type 2.
SANDOSTATIN LAR (octréotide pour suspension injectable)
Acromégalie
Chez les patients atteints d’acromégalie, SANDOSTATIN LAR, administré par voie intramusculaire à intervalles de 4 semaines, libère des concentrations d’octréotide sériques thérapeutiques constantes qui ont pour effet d’abaisser de façon soutenue les taux sériques d’hormone de croissance (GH) et de normaliser les taux sériques d’IGF-1 chez la majorité des patients. Chez la plupart des patients, SANDOSTATIN LAR réduit de façon significative les symptômes cliniques de la maladie, dont les céphalées, la transpiration, la paresthésie, la fatigue, l’ostéo-arthralgie et le syndrome du canal carpien. Chez les patients atteints d’un adénome hypophysaire, on a noté que SANDOSTATIN LAR entraînait une diminution du volume de la tumeur (voir la section ESSAIS CLINIQUES).
Tumeurs carcinoïdes et VIPomes
Chez les patients ayant une tumeur carcinoïde ou d’un VIPome, l’administration d’octréotide entraîne une régression des symptômes, particulièrement des bouffées vasomotrices et de la diarrhée.
TOXICOLOGIE
TOXICITÉ AIGUË
Les animaux ont reçu des injections intraveineuses uniques de SANDOSTATIN (acétate d’octréotide). Ils ont été observés jusqu'à leur mort ou pendant les 7 jours qui ont suivi l'administration du médicament.
| Espèce animale | DL50 mg/kg |
| Souris Rat | 72 (64 - 82) 18 (15 - 21) |
L’acétate d’octréotide n'a entraîné aucun effet inhabituel. Les symptômes suivants se sont manifestés immédiatement après l'administration : engourdissement, difficultés respiratoires ou ralentissement de la respiration, sauts, roulements par terre et crampes à l'étirement. Les animaux qui sont morts ont péri en moins d'une heure. On n'a pas observé de symptômes chez les survivants après 2 jours. TOXICITÉ SUBCHRONIQUE ET CHRONIQUE
| Espèce | Durée | Voie | Dose (mg/kg/j) | Observations | |
| Rats | 4 sem. | i.p. | 1,0, 4,0, 16,0 | Dose faible : Légère ↓ de la prise alimentaire, faible ↑ des taux de phosphatases alcalines sériques (PAS). Dose moyenne : ↓ de la croissance pondérale et de la prise alimentaire, légère ↑ du volume urinaire et des taux de PAS, ↓ de l’albumine sérique. Dose élevée : ↓ modérée de la croissance pondérale et de la prise alimentaire, ↓ de l’albumine sérique accompagnée d’une légère ↑ de la globuline α2, légère ↓ du glucose sérique, légère ↑ des taux de TGOS et des phosphatases alcalines, petits testicules mous unilatéraux chez 2 rats, spermiogenèse inhibée accompagnée d’atrophie de l’épithélium germinatif des tubes séminifères chez 3 rats. Dose dénuée d’effets toxiques : 4 mg/kg/j | |
| Chiens | 4 sem. | i.v. | 0,2, 0,8, 3,2 | Dose faible : Diarrhées sporadiques, prolapsus peu fréquent de la membrane nictitante, sialorrhée. Dose moyenne : Diarrhée, prolapsus peu fréquent de la membrane nictitante, hurlements lors de l’injection, hyperémie de la peau de la tête. Dose élevée : Diarrhées fréquentes, prolapsus peu fréquent de la membrane nictitante, sialorrhée, hyperémie de la peau de la tête, légère perte de poids, légère ↑ de la densité de l’urine. Dose dénuée d’effets toxiques : 0,2 mg/kg/j. | |
| Rats | 26 sem. | i.p. | 0,02, 0,1, 1,0 | Dose faible : Pas d’observations significatives. Dose moyenne : Pas d’observations significatives. Dose élevée: ↓ de la prise alimentaire et du volume urinaire. ↑ de la densité de l’urine chez les F. Dose dénuée d’effets toxiques : 1 mg/kg/j. | |
| Chiens | 26 sem. + pér. de récup. de 4 sem. | i.v. | 0,01, 0,05, 0,5 | Dose faible : Diarrhées & vomissements sporadiques. Nécroses unicellulaires dispersées d’éosinophiles hypophysaires chez 1F. Dose moyenne : Diarrhées fréquentes, vomissements sporadiques. Mêmes observations sur les cellules hypophysaires chez 1F que celles qui sont mentionnées ci-dessus. Dose élevée : Vomissements sporadiques. Mêmes observations sur les cellules hypophysaires chez 1M et 1F que celles qui sont mentionnées ci-dessus. Tous les groupes : Des recherches additionnelles ont été effectuées chez les chiens traités par l’acétate d’octréotide et qui se sont rétablis. Ces études, portant sur la cellule hypophysaire altérée, ont montré une coloration positive pour la prolactine et une coloration négative pour l’hormone de croissance. En outre, le traitement par l’acétate d’octréotide n’a pas modifié les taux plasmatiques de prolactine, d’hormone de | |
| Espèce | Durée | Voie | Dose (mg/kg/j) | Observations |
| croissance et d’œstradiol 17β. | ||||
| Chiens | 52 sem. | s.-c. | 0,24, 0,80, 1,25 | Doses faible et moyenne : ↓ des taux de lactate-déshydrogénase (M seulement). Dose élevée : ↓ des taux de lactate-déshydrogénase (M & F). Quatre M sont morts en raison de la formation d’importantes masses tissulaires aux points d’injection. Les renseignements dont nous disposons à l’heure actuelle indiquent que les observations faites chez le chien sont propres à l’espèce et qu’elles n’ont aucune signification en ce qui concerne l’utilisation de SANDOSTATIN chez l’être humain. Tous les groupes : Perte de poids et ↓ de la prise de poids. Irritation au point d’injection (alopécie, formation d’une croûte et épaississement ou œdème de la peau). ↓ des taux de créatinine-kinase et d’aspartate amino-transférase. ↑ des phosphatases alcalines (F seulement) et du glucose; ↓ des taux de sodium; baisse des protéines totales, de l'albumine et de l’α-globuline; réduction de la bilirubine et du calcium chez les F seulement. Examen des urines : ↓ de la densité et de l’osmolarité; ↑ du volume et du pH des urines chez les F seulement. Examen microscopique : ↑ de l’incidence d’inflammation et d’hémorragie de l’épiderme, du derme et du tissu sous-cutané. Abcès. Des sarcomes ont été observés aux points d’injection uniquement chez les rats recevant 1,25 mg/kg/jour. On croit qu’ils sont liés au traitement. Ces manifestations sont bien connues chez les rats et se produisent lorsqu’une substance est administrée au même point d’injection de façon répétée pendant de longues périodes; elles sont considérées comme le résultat d’une irritation chronique provoquée par la substance administrée à forte dose plutôt que comme le résultat d’un effet oncogène direct. |
| Chiens | 52 sem. | s.-c. | 0,05, 0,15, 0,30 | Dose faible : ↓ passagère de la prise alimentaire chez les mâles au début du traitement. Dose moyenne : ↓ passagère de la prise alimentaire chez les M au début du traitement et ↓ de la prise de poids moyenne chez les M & F; ↓ légère mais persistante des protéines totales (F; 52e semaine). Dose élevée : ↓ passagère de la prise alimentaire chez les M au début du traitement et ↓ de la prise de poids moyenne chez les M & F; ↓ légère mais persistante des protéines totales (F); incidence élevée de diarrhée chez 1F (aucune relation avec le traitement n’a pu être clairement établie); ↓ du poids du pancréas chez les M (le lien avec le traitement n’est pas clair). Doses moyenne et élevée : ↓ de la phase β de la demi-vie d’élimination après une administration prolongée. Celle-ci pourrait être liée à la formation d’anticorps s’opposant à l’acétate d’octréotide. On n’a rien remarqué de semblable durant les études au cours desquelles des doses uniques étaient administrées. |
| Rats | 104 | s.-c. | 0,25, 0,80, | Groupe témoin : Examen microscopique : Sarcomes du derme et du tissu sous-cutané; moins graves que |
| Espèce | Durée | Voie | Dose (mg/kg/j) | Observations |
| sem. | 1,25 | dans les groupes sujets. Dose faible : ↓ de poids à partir de la 7e semaine chez les M seulement. Examen microscopique : Sarcomes du derme et du tissu sous-cutané; moins graves que dans le groupe prenant une dose élevée. Dose moyenne : ↓ de poids et de la prise de poids ainsi que ↑ relative de la prise alimentaire plus forte chez les M seulement. Examen microscopique : Sarcomes du derme et du tissu sous-cutané; moins graves que dans le groupe prenant une dose élevée. Dose élevée : ↓ de poids et de la prise de poids pendant toute l’étude; ↑ relative de la prise alimentaire plus prononcée chez les M que chez les F. Examen microscopique : Sarcomes du derme et du tissu sous-cutané. Tous les groupes (dont le groupe témoin) : Irritation au point d’injection (alopécie, formation d’une croûte et épaississement ou œdème de la peau). Examen microscopique : ↑ de l’incidence d’inflammation, de fibrose, de nécrose et d’hémorragie associée à des masses sous-cutanées. | ||
| AUTRES ÉTUDES DE TOXICITÉ | ||||
| Chiens | 3 sem. | i.v. | 0,1 (0,05 2 f.p.j.) | Traitement : Diarrhées moyennes à abondantes, ↓ du poids et de la prise alimentaire. Peu de modification des taux basals de prolactine et d’hormone de croissance. Récupération (périodes de récupération échelonnées allant de 1 à 35 jours) : Des sections de l’hypophyse ont révélé des foyers de prolifération cellulaire et des amas de noyaux atteignant leur développement maximal le 7e jour de la période de récupération et qui ont disparu le 35e jour. Cellules dégénérées et dispersées, observées seulement les 21e et 35e jours de la période de récupération. |
| 6 singes rhésus femelles | 3 sem. | i.v. | 1,0 (0,5 2 f.p.j.) | Traitement et périodes de récupération : Aucun signe clinique attribuable au traitement. Pas de diarrhée ni d’altération des valeurs de base de l’hormone de croissance, de la prolactine et du glucose plasmatiques. Pas d’altération morphologique de l’hypophyse ni de modification des autres organes liées au traitement. Examen au microscope électronique : aucune altération de l’hypophyse due au traitement. |
| Chiens | 26 sem. | i.v. | 0,5 | Traitement : Diarrhée Période de récupération (échelonnée, allant de 6 heures à 12 semaines, 2 animaux par période de récupération) : Hypophyse : Foyers de prolifération cellulaire et nécrose de cellules isolées. Épreuves fonctionnelles hypophysaires (chiens ayant reçu une injection du facteur déclenchant la sécrétion des hormones antéhypophysaires au cours des 1re, 8e et 16e semaines de la période de récupération) : inhibition significative de la libération stimulée de GH au niveau de l’hypophyse jusqu’à la 8e semaine de la période de récupération. À la 14e semaine, la réponse de la GH correspondait aux valeurs de référence. |
ÉTUDES DE TOXICITÉ RELATIVES À SANDOSTATIN LAR
| Espèce | Durée | Voie | N/dose | Dose | Observations | |
Rat CR-SD | 26 sem. 17 sem. (récup.) | Injection i.m. bilatérale dans les muscles biceps cruraux | 15 M/ 15 F 15 M (récup.) | 0, 2,5 mg dans 0,5 mL de CMC sodique à 0,5 % toutes les 4 semaines | Tous les groupes (dont les témoins) : Aucun décès, aucun signe lié au traitement et aucune modification des paramètres pathologiques cliniques. Myosite granulomateuse réversible au point d’injection. Hémangiomes bénins au point d’injection. Effet imputable à l’injection intramusculaire des microsphères SANDOSTATIN LAR. | |
Rat CR-SD | 24 sem. 39 sem. (récup.) | i.m. | 50 M | 0, 2,5 mg | Groupe 2,5 mg : ↓ de poids par rapport aux témoins. Ce résultat était inexistant au terme de la période de récupération. Tous les groupes : Aucun résultat lié au traitement. Aucun résultat hyperplasique ou néoplasique et aucun hémangiome au point d’injection. |
ÉTUDES DE TOXICITÉ SPÉCIALES RELATIVES À SANDOSTATIN LAR : TOLÉRANCE LOCALE
| Espèce | Durée | Voie | N/dose | Dose | Observations |
| Rat CD | Dose unique | injection i.m. bilatérale (muscles jumeaux de la jambe) | 18 M 9 M (groupe témoin) | 0,20 mg dans 0,2 mL de CMC sodique à 0,5 % | Animaux sacrifiés successivement à 9 reprises entre les 2e et 92e jours. L’acétate d’octréotide microencapsulé bien toléré sans signes cliniques ni autres résultats liés au traitement. Aucune différence notée dans la réponse au point d’injection entre le groupe témoin et le groupe ayant reçu les microsphères contenant le médicament. |
Rat CR-CD | Dose unique | injection i.m. (muscles jumeaux de la jambe) | 7 M | Groupe témoin (diluant pour microsphères LAR) : 2 mg | Un animal sacrifié dans chaque groupe les 5e, 15e, 30e, 45e, 60e, 75e et 90e jours. Aucun résultat histologique indésirable constaté au point d’injection et aucune différence dans les caractéristiques histopathologiques musculaires ni dans l’évolution de la dégradation des microcapsules. |
| Espèce | Durée | Voie | N/dose | Dose | Observations |
| Lapin NZW | Dose unique | injection i.m. bilatérale (muscles spinaux) | 9 M | 0,25 mg dans 2,0 mL de CMC sodique à 0,5 % | Animaux sacrifiés successivement à 9 reprises entre les 2e et 92e jours. L’acétate d’octréotide microencapsulé bien toléré sans signes cliniques ni décès liés au traitement. Aucune différence notée au chapitre de la réponse au point d’injection entre le groupe témoin et le groupe ayant reçu les microsphères contenant le médicament. |
| Lapin NZW | Dose unique | i.m. | 7 M | Groupe témoin (diluant pour microsphères LAR) : 25 mg | Un animal sacrifié dans chaque groupe les 5e, 15e, 30e, 45e, 60e, 75e et 90e jours. Aucune différence notée au chapitre de la réponse entre le groupe témoin et le groupe ayant reçu les microsphères contenant le médicament. |
Reproduction et tératologie
Des rates et des lapines ont été traitées par des injections intraveineuses de SANDOSTATIN (acétate d’octréotide) de 0,01, 0,1 ou 1 mg/kg/jour du 6e au 15e jour ou du 6e au 18e jour après l'accouplement. Les mères et les fœtus ont été sacrifiés au terme de la période de gestation et ont fait l'objet d'examens. Chez les rates et les lapines, la dose de 0,1 mg/kg/jour a été bien tolérée, mais les doses moyennes et élevées ont entraîné une légère baisse de la croissance pondérale en fonction de la dose. Aucun effet néfaste sur la reproduction ni sur le poids des fœtus ou du placenta n'a été observé. Les données morphologiques recueillies chez les fœtus des 2 espèces animales ne laissent pas soupçonner d'activité tératogène.
Une étude portant sur les périodes périnatale et postnatale chez les rats traités par voie sous-cutanée par des doses de 0,02, de 0,1 ou de 1 mg/kg/jour, à partir du 15e jour après l'accouplement jusqu'à l'autopsie pratiquée le 21e jour du postpartum, a montré que l’acétate d’octréotide était bien toléré par les femelles de la génération F0 dans tous les groupes de traitement, bien que le gain de poids corporel ait été légèrement inférieur au cours de la période gravide chez les animaux recevant des doses plus élevées. La réduction de la croissance observée chez les ratons nouveau-nés est, vraisemblablement, une conséquence directe de l'action pharmacologique principale du médicament, c'est-à-dire de l'inhibition de l'hormone de croissance.
Une étude sur la fécondité et la reproduction chez des rates traitées par voie sous-cutanée, une fois par jour, à raison de 0,02, de 0,1 ou de 1 mg/kg/jour, a montré que l’acétate d’octréotide était bien toléré par les mères de la génération F0 dans le groupe recevant les doses les plus faibles et les doses moyennes. Dans le groupe traité par des doses élevées, le gain pondéral était légèrement plus faible au cours des 2 semaines précédant l'accouplement et une perte de poils au point d'injection a été observée. La reproduction a été normale à toutes les doses. Le développement prénatal et postnatal des descendants F1 n'a pas été altéré, à l'exception d'un certain retard de croissance. Les fonctions de reproduction des animaux F1 ainsi que le développement des descendants F2 ont également été normaux.
Des études réalisées chez l’animal n’ont pas fait ressortir d’effets nuisibles directs ou indirects sur la gestation, le développement embryofœtal, la parturition ou le développement postnatal, à l’exception d’un certain retard transitoire de la croissance physiologique.
Mutagénicité
La mutagénicité a été testée in vitro sur Salmonella typhimurium TA1535, TA1537, TA1538, TA98 et TA100 en présence ou non d'homogénat S9 de foie de rat (test d’Ames). Aucun effet mutagène n'a été observé.
La mutagénicité a également fait l'objet de tests du micronoyau in vivo sur des souris adultes CD (Charles River). L’acétate d’octréotide a été administré par voie intraveineuse 2 fois en 24 heures. Les doses à chaque traitement étaient de 5, de 16 ou de 50 mg/kg. Les témoins n'ont reçu que le diluant. Les micronoyaux ont été évalués dans des préparations de moelle osseuse effectuées 48 ou 72 heures après la première administration. Ces tests n'ont pas démontré que l’acétate d’octréotide possédait un effet mutagène.
Un deuxième test in vivo sur la mutagénicité de l'agent visait à évaluer toute altération de l'ADN d'une cellule embryonnaire à l'aide de la technique de synthèse d'ADN non programmée (UDS). Les souris CD mâles ont reçu une seule dose d’acétate d’octréotide de 25 ou de 50 mg/kg par injection intraveineuse. Une heure après l'administration du médicament, on a injecté de la thymidine radioactive par voie intratesticulaire aux souris. Le sperme a été prélevé au niveau de la queue de l'épididyme à différents intervalles. Les spermatozoïdes ont été comptés et la radioactivité a été évaluée par un compteur à scintillation. Ce test n'a pas révélé que l’acétate d’octréotide exerçait un effet mutagène sur les cellules germinales de l'ADN.
Les microsphères SANDOSTATIN LAR étaient dépourvues de propriétés mutagènes lorsqu’on les a soumises à une analyse bactérienne validée in vitro.
ÉTUDES D’ONCOGÉNICITÉ
Les résultats des études d’oncogénicité menées chez le rat et la souris n’indiquent aucun effet carcinogène direct produit par l’acétate d’octréotide; il n’existe aucune entrave à son utilisation chez l’être humain.
| Espèce | Durée | Voie | N/dose | Dose (mg/kg/j) | Observations | |
| Rats (KFM-han Wistar) | 116 semaines | s.-c. | 60 M 60 F | Placebo, NaCl à 0,9 %, 0,24, 0,80, 1,25 | Doses moyenne et élevée : Faible ↑ statistiquement significative, de la proportion relative de lymphocytes de 8 à 10 % en moyenne chez les M ayant reçu des doses moyenne et élevée, et de 16 % en moyenne chez les F ayant reçu une dose élevée, par comparaison au groupe témoin. ↓ liée à la dose du gain de poids chez les F. Tous les groupes : Aucune différence liée au traitement quant à la mortalité intercurrente et à la prise alimentaire. À l’exception d’une ↑ de l’incidence de nodules au point d’injection (surtout chez les M recevant une dose élevée) et de nodules ou de masses sur l’appareil génital (F recevant une dose élevée), l’observation macroscopique des lésions n’a fait état d’aucune différence entre les groupes traités et le groupe témoin. On a observé des masses à croissance rapide au point d’injection, particulièrement dans la région du cou chez les M. Ces masses sont apparues plus tôt et plus fréquemment dans les groupes recevant des doses de 1,25 mg/kg/j et de 0,24 mg/kg/j que dans les autres groupes de mâles. Ces masses ont été assimilées à des sarcomes sous-cutanés. De l’alopécie, des croûtes, des points sensibles et des lésions croûteuses ont été observés chez les 2 sexes au point d’injection. L’incidence de ces manifestations était plus élevée dans les groupes recevant des doses moyenne et élevée. ↑ liée à la dose de l’incidence de coupes ovariennes sans corps jaune. Dans l’utérus : ↑ liée à la dose de la dilatation glandulaire et ↑ de l’incidence de la dilatation luminale (surtout dans le groupe recevant une dose élevée) par comparaison au groupe témoin. On a signalé de l’endométrite dans tous les groupes (surtout chez les animaux recevant une dose élevée), sauf dans le groupe témoin. | |
Souris (KFM-han NMRI) | 85-86 sem. (F) 98-99 sem. (M) | s.-c. | 60 M 60 F | Placebo, NaCl à 0,9 %, 0,1, 0,4, 1,2, 2,0 | 0,4, 1,2 et 2 mg/kg/j : ↑ de l’incidence d’hyperplasie de la muqueuse duodénale chez les F. Cette lésion était fréquemment associée à une inflammation et à une dilatation duodénale. Tous les groupes traités : Aucun effet sur la mortalité intercurrente, sur les signes cliniques ni sur les nodules et les masses, sur la prise alimentaire ni sur | |
| Espèce | Durée | Voie | N/dose | Dose (mg/kg/j) | Observations |
| le gain de poids. Aucune modification de la formule leucocytaire. Aucune modification liée au traitement en ce qui a trait aux observations macroscopiques. Les lésions non néoplasiques aux points d’injection sont identiques à celles qui ont été observées dans les groupes témoins. Les lésions néoplasiques aux points d’injection sont identiques à celles qui ont été observées dans les groupes témoins. |
RÉFÉRENCES
- 1. Anderson JV, Bloom SR. Long term therapy with a somatostatin analogue (SMS 201-995) in a series of patients with vasoactive intestinal peptide secreting pancreatic tumors. Can J Physiol Pharmacol 1986; 64 (suppl): 9, rés. no 119.
- 2.
Bassi Cl, Falconi M et al. Prophylaxis of Complications after Pancreatic Surgery: Results of a
Multicentre trial in Italy. Digestion. 1994; 55 (Suppl. 1): 41-47.
- 3.
Besson I, Ingrand P et al. Sclerotherapy with or without octreotide for acute variceal bleeding. N Engl
J Med 1995; 333: 555-560.
- 4. Bloom SR, Greenwood C (éd.). Proceedings of somatostatin '85: Chemical, Physiological and Clinical advances. Scand J, Gastroenterology 1986; 21 (S119): 1-274.
- 5. Brabant G, Muller MJ, Rotsch M et al. Treatment of carcinoid syndrome and VIPoma with a long-acting somatostatin analogue (SMS 201-995). Scand J Gastroenterol 1986; 21 (suppl 119): 177-180.
- 6.
Büchler M, Freiss H et al. Role of Octreotide in the Prevention of Postoperative Complications
Following Pancreatic Resection.. Am. J. Pancreatic Surgery. 1992; 163: 125-131.
- 7.
Clements D, Elias E. Regression of metastatic VIPoma with somatostatin analogue SMS 201-995.
Lancet 1985; I (8433): 874-5.
- 8.
Del Pozo E, Kutz K. SMS 201-995, a new somatostatin analog : pharmacological profile.
Neuroendocrinol Lett 1985; 7:111.
- 9.
Del Pozo E, Neufeld M, Schlüter K, Tortosa F, Clarenbach P, Bieder E, Wendel L, Nüesch E,
Marbach P, Cramer H et al. Endocrine profile of a long-acting somatostatin derivative SMS 201-995. Study in normal volunteers following subcutaneous administration. ACTA Endocrinol (COPENH) 1986; III(4): 433-9.
- 10. Dimeck J, Feniuk W et al. Somatostatin-induced contraction of human isolated saphenous vein involves sst2 receptor-mediated activation of L-type calcium channels. J Cardiovasc Pharmacol 1995; 26: 721-728.
- 11. Edwards CA, Cann PA, Read NW et al. Effect of somatostatin analogue SMS 201-995 on fluid and electrolyte transport in a patient with secretory diarrhea. Scand J Gastroenterol 1986; 21 (suppl. 119): 259-261.
- 12.
Friess H, Klempa I, et al. Prophylaxis of Complications after Pancreatic Surgery: Results of a
Multicentre trial in Germany. Digestion. 1994; 55 (suppl. 1): 35-40.
- 13. Hwang SJ, Lin HC et al. A randomized controlled trial comparing octreotide and vasopressin in the management of acute esophageal variceal bleeding. J Hepatology 1992, 16: 320-325.
- 14.
Juby LD, Burke DA, Axon ATR. Somatostatin analogue SMS 201-995 long term therapy for VIPoma.
Postgrad Med J 1987; 63: 287-289.
- 15.
Kallivretakis N, Yotis A, del Pozo E, Marbach P, Mountokalakis T, Tolis G. Pharmacokinetics of SMS
201-995 in normal subjects and in patients with severe renal failure. Neuroendocrinol Lett 1985; 7:92:Be 3.2.
- 16. Kraenzlin ME, Wood SM, Neufeld M, Adrian TE, Bloom SR. Effect of long acting somatostatin-analogue, SMS 201-995, on gut hormone secretion in normal subjects. Experientia (Basel) 1985; 41:738-40.
- 17. Kraenzlin ME, Chang JLC, Wood SM et al. Long-term treatment of a VIPoma with somatostatin analogue resulting in remission of symptoms and possible shrinkage of metastases. Gastroenterology 1985; 88: 185-187.
- 18. Kvols LK, Moertel CE, O'Connel MJ, Schutt AL, Rubin, Hahn RG. Treatment of malignant carcinoid syndrome: evaluation of a long acting somatostatin analogue. New Engl J Med 1986; 315(II): 663-6.
- 19. Kvols LK, Martin JK, Marsh HM, Moertel CG. Rapid reversal of carcinoid crisis with a somatostatin analogue. New Engl J Med 1985; 313: 1229-30.
- 20.
Long RG, Barnes AJ, Adrian TE, Mallinson CN, Brown MR, Vale W, Rivier JE, Christofides ND,
Bloom SR. Suppression of pancreatic endocrine tumour secretion by long-acting somatostatin analogue. Lancet 1979; ii: 764-7.
- 21. Marsh HM, Martin JK, Kvols LK et al. Carcinoid crisis during anesthesia: Successful treatment with somatostatin analogue. Anesthesiology 1987; 66: 89-91.
- 22. Pederzoli P, Bassi C, et al. Efficacy of octreotide in the prevention of complications of elective pancreatic surgery. Br. J. Surgery. 1194; 81: 265-269.
- 23.
Pedretti G, Elia G et al. Octreotide versus terlipressin in acute variceal hemorrhage in liver cirrhosis.
Emergency control and prevention of early rebleeding. Clin. Invest. 1994; 72: 653-659.
- 24. Santagelo W, O'Dorisio T, Kim J, Severino G, Krejs G. VIPoma syndrome: effect of a somatostatin analogue on intestinal water and ion transport. Regul Pept 1985; S53.
- 25.
Souquet JC, Charvialle JA et al. Biological and clinical efficacy of a long-acting somatostatin analog
(SMS 201-995) in secreting apudomas. Can J Physiol Pharmacol 1986; 64 (suppl): 64 (rés. no 240).
- 26.
Stoeckmann F, Richter G, Conlon JM et al. Effect of short- and long-term treatment with SMS 201-
995 in patients with carcinoid tumors. Gastroenterology 1986; 90: 1650.
- 27.
Stoeckmann F, Creutzfeldt W. SMS 201-995 for treatment of patients with carcinoid tumors and
Zollinger-Ellison syndrome. Regul Pept 1987; 18: 377.
- 28. Stoeckmann F, Richter G, Lembcke B et al. Long-term treatment of patients with endocrine gastrointestinal tumours with the somatostatin analogue SMS 201-995. Scand J Gastroenterol 1986; 21 (suppl 119); 230-237.
- 29.
Sung JJY, Chung S et al. Octreotide infusion or emergency sclerotherapy for variceal haemorrhage.
Lancet 1993; 342: 637-641.
- 30. Sung JJY, Chung S et al. Prospective randomized study of effect of octreotide on rebleeding from oesophageal varices after endoscopic ligation. Lancet 1995: 346: 1666-1669.
- 31. Vinik AI, Tsai ST, Moattari AR et al. Somatostatin analogue (SMS 201-995) in the management of gastroenteropancreatic tumors and diarrhea syndromes. Amer J Med 1986; 81 (suppl 6B); 23-40.
- 32.
Chanson P et al. Octreotide Therapy for Thyroid-Stimulating Hormone Secreting Pituitary Adenomas.
Ann of Inter Med 1993, Vol 119; p 236-240.
- 33.
Ginsburg J. Concensus Discussion and Conclusions. In Sandostatin and the Treatment of Acromegaly,
Concenmsus Round Table, Amsterdam 1987 - Edit : S. Lamberts. Publ Springer Verlag Berlin, Heidelberg, New York, London, Paris, Tokyo 1988 p 163-171.
- 34.
Papagrigoriou L et al. Administration of Octreotide in Acromegaly. J Endocr Invest 1993, Vol 16,
Suppl 8, p 140, Abst A43).
- 35.
Roelen C et al. High Affinity Growth Hormone Binding Protein in Plasma of Patients with
Acromegaly and the Effect of Octreotide Treatment. Clin Endocr 1991, Vol 37, p 373-378.
- 36.
Schindel B et al. Effect of Octreotide on 24-hour Growth Hormone and Prolactin Secretory Patterns in
Acromegalies. Hormone Researc 1991, Vol 36, p 209-215.