


Monographie de produit - Signifor Lar
Modifications importantes apportées récemment à la monographie
| 2025-05 |
|---|
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ...................................... 2
Table des matières .................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ......................................... 5
- 1.
Indications ................................................................................................................... 5
1.1. Pédiatrie ................................................................................................................ 5
1.2. Gériatrie ................................................................................................................ 5
- 2. Contre-indications ........................................................................................................ 5
- 3. Encadré sur les mises en garde et précautions importantes ......................................... 6
- 4.
Posologie et administration ......................................................................................... 6
4.1. Considérations posologiques ................................................................................. 6
4.2. Posologie recommandée et ajustement posologique ........................................... 7
4.3. Reconstitution ....................................................................................................... 8
4.4. Administration ..................................................................................................... 13
4.5. Dose oubliée ........................................................................................................ 13
- 5. Surdose ...................................................................................................................... 13
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ........................ 13
- 7.
Mises en garde et précautions ................................................................................... 14
Appareil cardiovasculaire ............................................................................................................. 14
Conduite et utilisation de machines ............................................................................................ 15
Système endocrinien et métabolisme ......................................................................................... 15
Appareil gastro-intestinal ............................................................................................................ 17
Système sanguin et lymphatique ................................................................................................. 17
Fonctions hépatique, biliaire et pancréatique ............................................................................. 18
Surveillance et examens de laboratoire ...................................................................................... 20
Fonction rénale ............................................................................................................................ 21
Santé reproductive ...................................................................................................................... 21
7.1. Populations particulières ..................................................................................... 22
7.1.1. Grossesse ......................................................................................................... 22
7.1.2. Allaitement ...................................................................................................... 22
7.1.3. Enfants et adolescents ..................................................................................... 22
7.1.4. Personnes âgées .............................................................................................. 22
- 8.
Effets indésirables ...................................................................................................... 22
8.1. Aperçu des effets indésirables ............................................................................. 22
8.2. Effets indésirables observés au cours des études cliniques ................................. 23
8.3. Effets indésirables peu fréquents observés au cours des études cliniques ......... 33
8.4. Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................. 35
8.5. Effets indésirables observés après la commercialisation ..................................... 38
- 9.
Interactions médicamenteuses .................................................................................. 38
9.2. Aperçu des interactions médicamenteuses ......................................................... 38
9.3. Interactions médicament-comportement ........................................................... 39
9.4. Interactions médicament-médicament ............................................................... 39
9.5. Interactions médicament-aliment ....................................................................... 41
9.6. Interactions médicament-plante médicinale ....................................................... 41
9.7. Interactions médicament-examens de laboratoire ............................................. 41
- 10.
Pharmacologie clinique .............................................................................................. 41
10.1. Mode d’action ................................................................................................. 41
10.2. Pharmacodynamie ........................................................................................... 42
10.3. Pharmacocinétique .......................................................................................... 46
- 11. Conservation, stabilité et mise au rebut ..................................................................... 48
- 12. Particularités de manipulation du produit .................................................................. 49
Partie 2 : Renseignements scientifiques................................................................................. 50
- 13. Renseignements pharmaceutiques ............................................................................ 50
- 14.
Études cliniques ......................................................................................................... 51
14.1. Études cliniques par indication ........................................................................ 51
- 15. Microbiologie ............................................................................................................. 58
- 16. Toxicologie non clinique ............................................................................................. 59
Renseignements destinés aux patients .................................................................................. 62
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
SIGNIFOR LAR (pasiréotide) est indiqué dans le traitement des patients adultes :
- atteints d’acromégalie pour lesquels la chirurgie n’est pas une option ou n’a pas été curative;
- atteints de la maladie de Cushing pour lesquels la chirurgie n’est pas une option ou en cas d’échec de la chirurgie, aussi longtemps qu’un bienfait clinique ou qu’une normalisation du taux de cortisol libre urinaire (CLU) (ou une diminution > 50 % du taux de CLU) sont obtenus (voir 14.1 Études cliniques par indication, Maladie de Cushing).
La dose de 60 mg doit être utilisée uniquement dans le traitement de l’acromégalie (voir 4. Posologie et administration).
Le traitement par SIGNIFOR LAR doit être prescrit et surveillé par un médecin qualifié.
1.1. Pédiatrie
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 7.1.3. Enfants et adolescents).
1.2. Gériatrie
Gériatrie (≥ 65 ans): Les données concernant l’utilisation de SIGNIFOR LAR sont limitées chez les patients atteints d’acromégalie et très limitées chez les patients atteints de la maladie de Cushing âgés de plus de 65 ans. Il n’a pas été inclus un nombre suffisant de patients âgés de 65 ans et plus dans les études cliniques de SIGNIFOR LAR pour permettre de déterminer si ces patients répondent différemment des patients plus jeunes (voir 7.1.4. Personnes âgées).
2. Contre-indications
SIGNIFOR LAR est contre-indiqué :
- Chez les patients présentant une insuffisance hépatique modérée ou sévère (classe B ou C de Child-Pugh).
- Chez les patients présentant un diabète non contrôlé (taux d’HbA1c ≥ 8 % sous traitement antidiabétique).
Chez les patients présentant les pathologies cardiovasculaires suivantes :
- insuffisance cardiaque de classe III ou IV de la NYHA;
- choc cardiogénique;
- bloc auriculo-ventriculaire (BAV) du deuxième ou troisième degré, bloc sino-auriculaire ou dysfonctionnement sinusal (sauf si le patient est porteur d’un stimulateur cardiaque fonctionnel);
- bradycardie sévère;
- syndrome du QT long congénital ou intervalle QT ≥ 500 ms avant le début du traitement).
- chez les patients hypersensibles au pasiréotide ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6. Formes pharmaceutiques, teneurs, composition et conditionnement.
3. Encadré sur les mises en garde et précautions importantes
RISQUE D’HÉPATOTOXICITÉ
- Des augmentations des transaminases hépatiques sont observées fréquemment avec le pasiréotide (voir 2. Contre-indications, 7. Mises en garde et précautions, et 8. Effets indésirables).
- Des cas répondant aux critères biochimiques de la loi de Hy ont été signalés au cours des études cliniques du pasiréotide dans lesquelles la formulation sous-cutanée de SIGNIFOR était utilisée (quatre cas; trois chez des volontaires sains et un cas chez un patient atteint de la maladie de Cushing (voir 2. Contre-indications, 7. Mises en garde et précautions et 8. Effets indésirables).
RISQUE D’ÉVÉNEMENTS INDÉSIRABLES (EI) CARDIOVASCULAIRES
- Le pasiréotide peut provoquer une bradycardie et un bloc auriculo-ventriculaire (voir 2. Contre-indications, 7. Mises en garde et précautions, 8. Effets indésirables et 10. Pharmacologie clinique).
- Le pasiréotide entraîne un allongement de l’intervalle QTc à l’ECG (voir 2. Contre-indications, 7. Mises en garde et précautions, 8. Effets indésirables et 10. Pharmacologie clinique).
RISQUE D’HYPERGLYCÉMIE
- Des cas fréquents de modifications importantes de la glycémie ont été observés chez des volontaires sains et chez des patients atteints d’acromégalie ou de la maladie de Cushing recevant le pasiréotide (voir 2. Contre-indications, 7. Mises en garde et précautions et 8. Effets indésirables).
4. Posologie et administration
4.1. Considérations posologiques
Avant le début du traitement par SIGNIFOR LAR, les examens initiaux suivants doivent être réalisés (voir 7. Mises en garde et précautions) :
- mesure de la glycémie à jeun;
- dosage de l’HbA1c;
- bilan hépatique;
- électrocardiogramme;
- échographie de la vésicule biliaire.
SIGNIFOR LAR est contre-indiqué chez les patients présentant un diabète non contrôlé (voir 2. Contre-indications).
4.2. Posologie recommandée et ajustement posologique
Acromégalie
La dose initiale recommandée de SIGNIFOR LAR dans le traitement de l’acromégalie est de 40 mg, administrée en injection intramusculaire profonde toutes les quatre semaines (tous les 28 jours).
La dose peut être augmentée jusqu’à 60 mg au maximum chez les patients dont les taux d’hormone de croissance (GH) et/ou de facteur de croissance insulinomimétique de type 1 (IGF-1) ne sont pas totalement contrôlés après trois mois de traitement par SIGNIFOR LAR à la dose de 40 mg et qui tolèrent cette dose (voir 8. Effets indésirables, Acromégalie et 14.1 Études cliniques par indication, Acromégalie).
La prise en charge d’effets indésirables suspectés ou une réponse excessive au traitement (taux d’IGF-1 ajusté en fonction de l’âge et du sexe inférieur à la limite inférieure de la normale (LIN) peut nécessiter une réduction de la dose de SIGNIFOR LAR. La dose peut être diminuée, temporairement ou définitivement, par paliers de 20 mg. L’efficacité doit être étroitement surveillée car les données concernant l’utilisation de la dose de 20 mg sont limitées.
Maladie de Cushing
La dose initiale recommandée de SIGNIFOR LAR dans le traitement de la maladie de Cushing est de 40 mg, administrée en injection intramusculaire profonde toutes les quatre semaines (tous les 28 jours).
La réponse au traitement doit être évaluée après le premier mois de traitement et à intervalles réguliers ensuite (voir 7 Mises en garde et précautions – Surveillance et examens de laboratoire, Maladie de Cushing). La dose peut être ajustée tous les deux à quatre mois en fonction de la réponse et de la tolérance (voir 8. Effets indésirables, Maladie de Cushing et 14.1 Études cliniques par indication, Maladie de Cushing). La dose maximale de SIGNIFOR LAR dans le traitement de la maladie de Cushing est de 40 mg tous les 28 jours. S’il n’est pas observé de bienfait clinique à la dose maximale tolérée, l’arrêt du traitement doit être envisagé.
La prise en charge d’effets indésirables suspectés ou une réponse excessive au traitement (p. ex. taux de cortisol inférieur à la limite inférieure de la normale ou dans l’intervalle bas de la normale chez les patients présentant des symptômes évocateurs d’une insuffisance surrénalienne) peut nécessiter une réduction de la dose antérieure tolérée ou l’interruption ou l’arrêt du traitement par SIGNIFOR LAR. Chez les patients traités à la dose de 10 mg tous les 28 jours, le traitement peut être soit interrompu, soit arrêté (voir 7. Mises en garde et précautions – Système endocrinien et métabolisme, Hypocorticisme et Surveillance et examens de laboratoire, Hypocorticisme).
Relais de la formulation sous-cutanée par la formulation intramusculaire dans la maladie de Cushing.
Il n’existe pas de données cliniques concernant le relais de la formulation sous-cutanée du pasiréotide par la formulation intramusculaire. Si ce relais doit être envisagé, la dose initiale recommandée dans le traitement de la maladie de Cushing est de 10 mg de SIGNIFOR LAR, administrée en injection intramusculaire profonde toutes les quatre semaines. La réponse et la tolérance doivent être surveillés et un autre ajustement posologique, une interruption ou l’arrêt du traitement peuvent être requis.
Populations particulières
Insuffisance rénale
Aucun ajustement posologique n’est requis chez les patients présentant une insuffisance rénale légère à modérée. Dans une étude clinique avec administration d’une dose unique de 900 mcg de pasiréotide par voie sous-cutanée chez des patients présentant différents degrés d’insuffisance rénale, des augmentations des taux d’amylase, de lipase et d’acide urique de grades 3 et 4 et des diminutions du taux d’hémoglobine de grade 3 ont été observées chez des patients atteints d’insuffisance rénale sévère ou d’insuffisance rénale terminale (IRT). SIGNIFOR LAR doit être utilisé avec précaution chez les patients présentant une insuffisance rénale sévère ou une IRT (voir 7. Mises en garde et précautions – Fonction rénale, Surveillance et examens de laboratoire, 4.2 Posologie recommandée et ajustement posologique et 10. Pharmacologie clinique).
Insuffisance hépatique
Aucun ajustement posologique n’est requis chez les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh). SIGNIFOR LAR est contre-indiqué chez les patients présentant une insuffisance hépatique modérée ou sévère (classe B ou C de Child-Pugh) (voir 2. Contre-indications et 7. Mises en garde et précautions).
Enfants et adolescents (< 18 ans)
L’innocuité et l’efficacité de SIGNIFOR LAR chez les patients âgés de moins de 18 ans n’ont pas été établies. L’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada. SIGNIFOR LAR ne doit pas être utilisé chez les enfants et adolescents (voir 1.1 Pédiatrie et 7.1.3 Enfants et adolescents).
Personnes âgées (≥ 65 ans)
Les données concernant l’utilisation de SIGNIFOR LAR chez les patients âgés de plus de 65 ans sont limitées (voir 1.2 Gériatrie et 7.1.4. Personnes âgées). En général, la dose chez les patients âgés doit être sélectionnée avec précaution, en raison de la fréquence plus élevée de diminution de la fonction hépatique, rénale ou cardiaque et de maladies concomitantes ou d’autres traitements.
4.3. Reconstitution
PRODUIT PARENTÉRAL POUR INJECTION INTRAMUSCULAIRE PROFONDE EXCLUSIVEMENT
ATTENTION :
La reconstitution de SIGNIFOR LAR comporte deux étapes cruciales. En cas de non-respect de ces étapes, le médicament pourrait ne pas être administré correctement.
- Le kit d’injection doit être amené à température ambiante. Sortir le kit d’injection du réfrigérateur et le laisser atteindre la température ambiante avant la reconstitution pendant au moins 30 minutes, mais sans dépasser 24 heures.
- Après avoir ajouté le diluant, agiter modérément le flacon dans le sens horizontal pendant au moins 30 secondes jusqu’à la formation d’une suspension uniforme.
Inclus dans le kit d’injection :
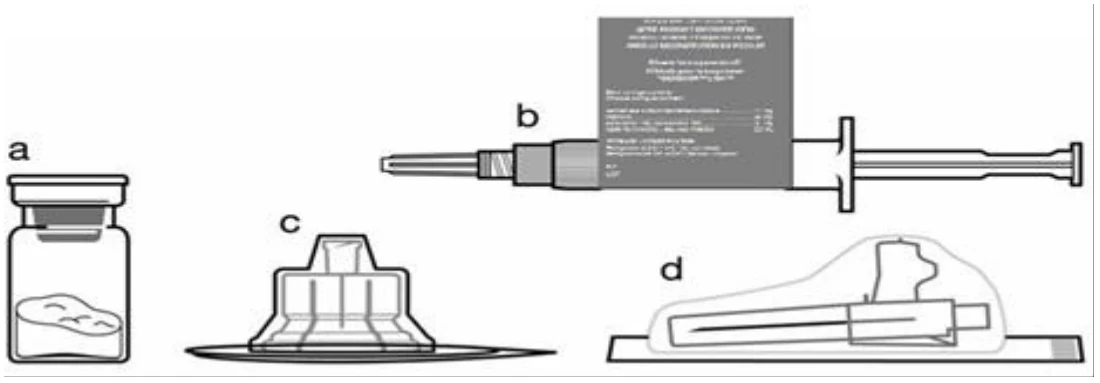
a. Un flacon contenant SIGNIFOR LAR 20 mg, 40 mg ou 60 mg poudre de pasiréotide pour suspension injectable.
b. Une seringue préremplie contenant le diluant à utiliser pour la reconstitution (avec étiquette extérieure de la seringue décollable).
c. Un adaptateur pour flacon pour la reconstitution du médicament.
d. Une aiguille à injection avec dispositif de protection (20 G × 4 cm [1,5 po])
e. Un mode d’emploi.
f. La notice.
Suivez attentivement les instructions ci-dessous pour garantir une reconstitution correcte de SIGNIFOR LAR avant l’injection intramusculaire profonde.
La suspension de SIGNIFOR LAR doit être préparée immédiatement avant l’administration.
SIGNIFOR LAR ne doit être administré que par un professionnel de la santé expérimenté.
Étape 1 Sortez le kit d’injection de SIGNIFOR LAR du réfrigérateur. ATTENTION : Il est essentiel de ne commencer la reconstitution que lorsque le kit a atteint la température ambiante. Laissez le kit à température ambiante pendant au moins 30 minutes avant la reconstitution, mais sans dépasser 24 heures. Remarque : Le kit d’injection peut être remis au réfrigérateur si nécessaire, mais ne doit pas être réfrigéré après la reconstitution. | 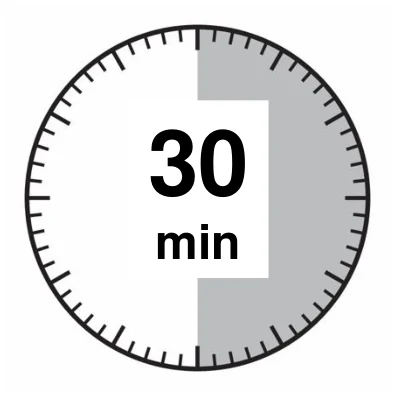 30 min |
|---|---|
Étape 2 Retirez le capuchon en plastique du flacon et nettoyez le bouchon en caoutchouc du flacon avec une lingette imprégnée d’alcool. | 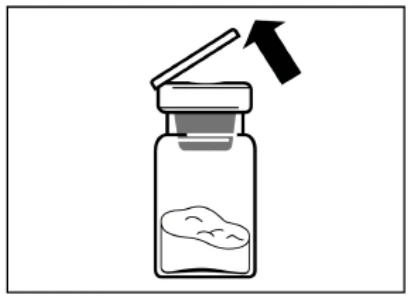 |
Placez le matériel sur un plan de travail propre. Retirez la pellicule de l’emballage de l’adaptateur pour flacon, mais NE SORTEZ PAS l’adaptateur de son emballage. En tenant l’adaptateur pour flacon par l’emballage, placez l’adaptateur sur le haut du flacon et enfoncez-le à fond jusqu’à ce vous entendiez un « clic » indiquant que l’adaptateur s’est verrouillé en place. | 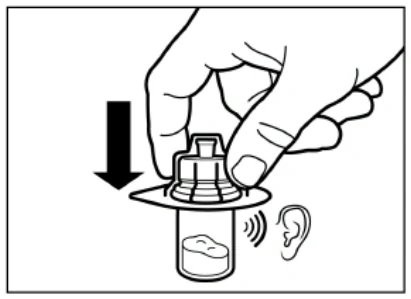 |
| En tenant le flacon fermement, retirez l’emballage de l’adaptateur pour flacon en tirant vers le haut. | 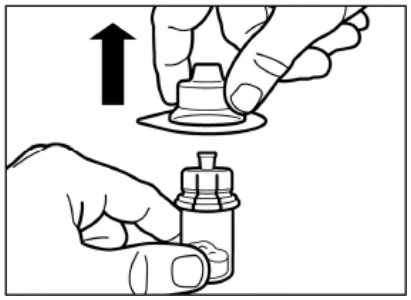 |
Étape 3 Retirez le capuchon de la seringue préremplie de diluant et vissez la seringue sur l’adaptateur pour flacon dans le sens horaire. | 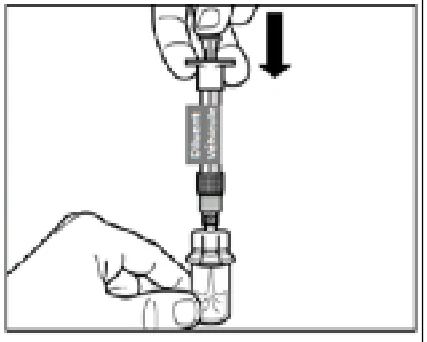 |
| Poussez lentement le piston à fond pour transférer la totalité du diluant dans le flacon. | |
Étape 4 ATTENTION : Maintenez le piston enfoncé et agitez modérément le flacon dans le sens horizontal pendant au moins 30 secondes pour permettre la mise en suspension complète de la poudre. Agiter à nouveau modérément pendant 30 secondes de plus si la poudre n’est pas complètement en suspension. | 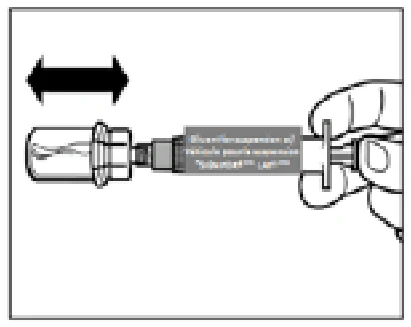 |
Étape 5 Retournez la seringue et le flacon, tirez lentement le piston et prélevez la totalité du contenu du flacon dans la seringue. | 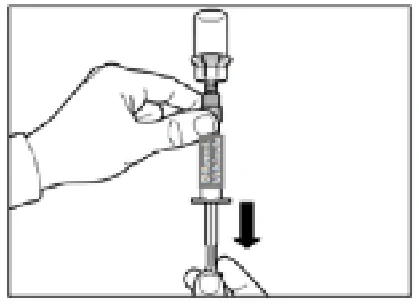 |
| Retirez la seringue de l’adaptateur pour flacon en dévissant dans le sens antihoraire. Veillez à ce que la pointe de l’aiguille reste stérile. | 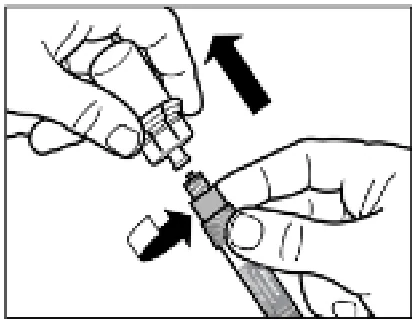 |
Étape 6 Le produit contenu dans la seringue est maintenant la suspension injectable reconstituée. La suspension doit avoir un aspect laiteux et être de couleur légèrement jaunâtre à jaunâtre et homogène. Pour éviter toute confusion, décollez l’étiquette extérieure de la seringue qui ne correspond qu’au diluant. Elle n’indique plus le contenu actuel de la seringue. | 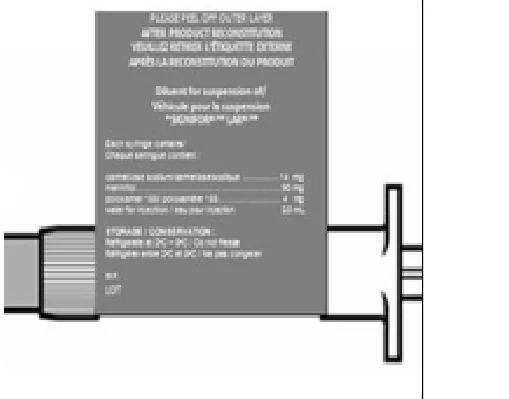 |
Étape 7 Vissez l’aiguille à injection avec dispositif de protection sur la seringue. | 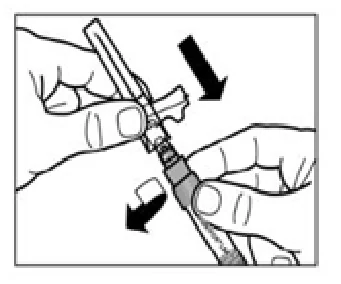 |
Retirez le capuchon de protection de l’aiguille en tirant droit. Pour éviter une sédimentation, vous pouvez agiter doucement la seringue pour maintenir une suspension homogène. Tapotez délicatement la seringue pour éliminer les éventuelles bulles visibles et les expulser hors de la seringue. La suspension de SIGNIFOR LAR reconstituée est maintenant prête pour une administration immédiate. | 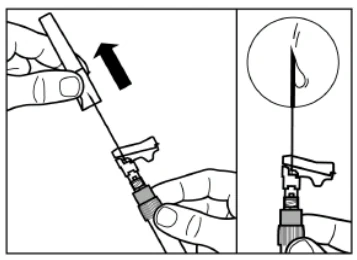 |
Étape 8 SIGNIFOR LAR ne doit être administré qu’en injection intramusculaire profonde et ne doit JAMAIS être administré par voie intraveineuse. Nettoyez le site d’injection avec un produit désinfectant. Insérez l’aiguille à fond dans le muscle fessier gauche ou droit à un angle de 90° par rapport à la peau. Tirez lentement le piston pour vérifier que l’aiguille n’est pas entrée dans un vaisseau sanguin (si c’est le cas, repositionnez l’aiguille). Appuyez lentement sur le piston jusqu’à ce que la seringue soit vide. Retirez l’aiguille du site d’injection et activez le dispositif de protection (comme il est indiqué à l’étape 9). | Sites d’injection |
Étape 9 Activez de l’une des deux façons ci-dessous le dispositif de protection pour qu’il recouvre l’aiguille :
Un « clic » confirme l’activation correcte du dispositif. Éliminer immédiatement la seringue dans un collecteur d’aiguilles. |
Produits parentéraux
| Volume du flacon | Volume de diluant à ajouter au flacon | Volume approximatif du mélange obtenu | Concentration par ml | ||||
| 6 ml | 2 ml | 2 ml | 5 mg/ml (dosage de 10 mg) | ||||
| 10 mg/ml (dosage de 20 mg) | |||||||
| 15 mg/ml (dosage de 30 mg) | |||||||
| 20 mg/ml (dosage de 40 mg) | |||||||
| 30 mg/ml (dosage de 60 mg) | |||||||
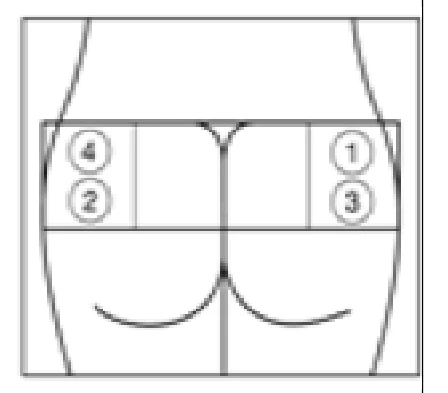 | |
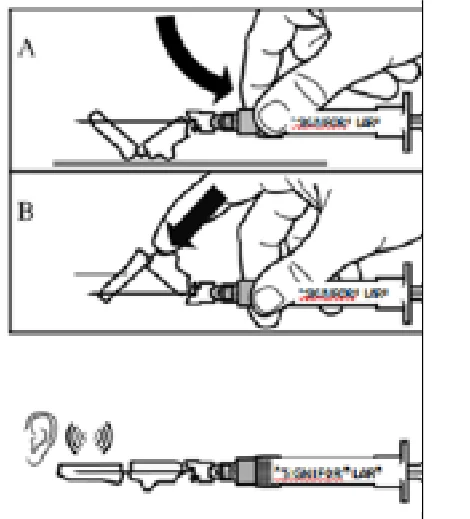 |
4.4. Administration
SIGNIFOR LAR ne doit être administré qu’en injection intramusculaire profonde par un professionnel de la santé expérimenté. La suspension de SIGNIFOR LAR doit être préparée immédiatement avant l’administration. Il convient d’alterner entre les muscles fessiers gauche et droit lors de chaque injection intramusculaire. N’utilisez pas SIGNIFOR LAR si vous remarquez une coloration anormale de la poudre ou si le diluant n’est pas limpide ou contient des particules.
4.5. Dose oubliée
En cas d’oubli d’une dose de SIGNIFOR LAR, l’injection doit être administrée dès que possible et l’injection suivante doit être programmée quatre semaines plus tard pour permettre la reprise du schéma d’administration normal toutes les quatre semaines.
5. Surdose
En cas de surdose, il est recommandé d’instaurer un traitement symptomatique approprié en fonction de l’état clinique du patient, jusqu’à la disparition des symptômes. Une surveillance par électrocardiogramme est recommandée.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Monographie de produit
| Voie d’administration | Forme posologique/teneur/composition | Ingrédients non médicinaux |
| Intramusculaire (IM) | Poudre pour suspension 10 mg, pasiréotide (sous forme de pamoate de pasiréotide) 20 mg, pasiréotide (sous forme de pamoate de pasiréotide) 30 mg, pasiréotide (sous forme de pamoate de pasiréotide) 40 mg, pasiréotide (sous forme de pamoate de pasiréotide) 60 mg, pasiréotide (sous forme de pamoate de pasiréotide) | Flacon : Poly(D,L-lactide-co-glycolide) (50-60:40-50), poly(D,L-lactide-co-glycolide) (50:50). Seringue préremplie : Carmellose sodique, mannitol, poloxamer 188, eau pour injection. |
SIGNIFOR LAR est une forme injectable de pasiréotide à libération prolongée, une poudre pour suspension injectable qui doit être mise en suspension dans un diluant immédiatement avant l’injection intramusculaire (IM).
Poudre : Poudre légèrement jaunâtre à jaunâtre conditionnée en flacon.
Diluant pour suspension injectable (solution pour la reconstitution) : Solution limpide, incolore à légèrement jaune ou légèrement marron en seringue préremplie.
SIGNIFOR LAR est fourni en kits contenant :
- Un flacon de poudre de SIGNIFOR LAR (pasiréotide pour suspension injectable) contenant 10, 20, 30, 40 ou 60 mg de pasiréotide (sous forme de pamoate de pasiréotide) à libération prolongée.
- Une seringue préremplie contenant 2 ml de solution pour la reconstitution.
- Un adaptateur pour flacon pour la reconstitution du médicament.
- Une aiguille à injection avec dispositif de protection (20 G × 4 cm [1,5 po]).
7. Mises en garde et précautions
Appareil cardiovasculaire
Bradycardie et allongement de l’intervalle PR : Le pasiréotide entraîne une diminution de la fréquence cardiaque et un allongement de l’intervalle PR (voir 10.2 Pharmacodynamie – Électrophysiologie cardiaque). Une surveillance étroite des patients ayant une fréquence cardiaque faible (< 60 battements par minute) avant le début du traitement, des antécédents de syncope ou d’arythmies, de cardiopathie ischémique ou d’insuffisance cardiaque congestive est recommandée. L’utilisation concomitante de médicaments induisant une diminution de la fréquence cardiaque et un allongement de l’intervalle PR et/ou de l’intervalle QTc doit être évitée dans la mesure du possible pendant le traitement par SIGNIFOR LAR (voir 9.4 Interactions médicament-médicament).
Allongement de l’intervalle QTc : le pasiréotide entraîne un allongement de l’intervalle QTc (voir 8. Effets indésirables et 10.2 Pharmacodynamie – Électrophysiologie cardiaque). SIGNIFOR LAR ne doit pas être utilisé chez les patients présentant un syndrome du QT long congénital (voir 2. Contre-indications). SIGNIFOR LAR doit être utilisé avec précaution chez les patients présentant un risque élevé d’allongement de l’intervalle QT, incluant, mais sans s’y limiter, les facteurs suivants :
- allongement de l’intervalle QTc avant le début du traitement ou antécédents familiaux de mort cardiaque subite à un âge inférieur à 50 ans;
- cardiopathie non contrôlée ou sévère, incluant infarctus du myocarde récent, insuffisance cardiaque congestive, hypertrophie ventriculaire gauche, cardiomyopathie, angor instable ou bradycardie cliniquement importante, antécédents d’arythmies sévères ou tout autre facteur de risque de torsades de pointes;
- traitement par d’autres produits connus pour induire un allongement de l’intervalle QT, y compris les médicaments antiarythmiques;
- diabète, en particulier s’il est accompagné d’une neuropathie autonome;
- hypokaliémie, hypocalcémie et/ou hypomagnésémie (voir 7. Mises en garde et précautions – Fonction rénale).
Le sexe féminin et un âge de 65 ans et plus sont des facteurs de risque de torsades de pointes.
La réalisation d’un ECG initial avant l’instauration du traitement par SIGNIFOR LAR est recommandée. Il est conseillé de contrôler l’effet sur l’intervalle QTc 21 jours après le début du traitement et en fonction du tableau clinique par la suite. L’hypokaliémie, l’hypocalcémie ou l’hypomagnésémie doivent être corrigées avant l’administration de SIGNIFOR LAR et les taux de potassium, de calcium et de magnésium doivent être contrôlés à intervalles réguliers pendant le traitement (voir 7. Mises en garde et précautions – Surveillance et examens de laboratoire).
L’utilisation concomitante de médicaments induisant un allongement de l’intervalle QTc doit être évitée pendant le traitement par SIGNIFOR LAR (voir 9.4 Interactions médicament-médicament). En cas de prescription de médicaments entraînant un allongement de l’intervalle QTc, les professionnels de la santé doivent prendre en compte en concertation avec le patient la nature et les implications des modifications des paramètres ECG, les maladies et troubles sous-jacents considérés comme constituant des facteurs de risque, les interactions médicament-médicament établies et prédites, les symptômes évocateurs d’arythmies, les stratégies de gestion du risque et les autres renseignements pertinents pour l’utilisation du médicament.
Conduite et utilisation de machines
Dans les études cliniques, des effets indésirables de sensations vertigineuses, fatigue et céphalées ont été signalés très fréquemment (≥ 10 %) ou fréquemment (≥ 1 %) lors du traitement par SIGNIFOR LAR (voir 8.2 Effets indésirables observés au cours des études cliniques, Acromégalie et Maladie de Cushing). Les patients doivent être avertis qu’ils doivent faire preuve de prudence lors de la conduite de véhicules ou de l’utilisation de machines, en particulier s’ils ressentent de la fatigue, des céphalées ou des sensations vertigineuses pendant le traitement par SIGNIFOR LAR.
Système endocrinien et métabolisme
Métabolisme du glucose
SIGNIFOR LAR est contre-indiqué chez les patients dont la glycémie est mal contrôlée (taux d’HbA1c ≥ 8 % sous traitement antidiabétique) (voir 2. Contre-indications), car ils peuvent avoir un risque plus élevé d’hyperglycémie sévère et des complications associées (p. ex. acidocétose) (voir 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives, Troubles du métabolisme du glucose, Acromégalie).
SIGNIFOR LAR peut provoquer des augmentations de la glycémie, parfois sévères. Dans les études pivots, une majorité de patients, incluant des patients ayant une tolérance au glucose normale et de patients atteints de prédiabète ou de diabète, ont présenté des augmentations de la glycémie et ont développé un prédiabète ou un diabète pendant le traitement par SIGNIFOR LAR (voir 8. Effets indésirables).D’après les modifications des taux d’HbA1c, chez les patients atteints d’acromégalie n’ayant pas reçu de traitement médical antérieur traités par SIGNIFOR LAR, 77 % des patients qui avaient un taux d’HBA1c normal (< 5,7) lors de l’inclusion avaient développé un prédiabète ou un diabète au mois 12, et chez les patients atteints d’acromégalie préalablement traités par des analogues de la somatostatine, 61 % et 50 % respectivement des patients recevant SIGNIFOR LAR 40 mg et 60 mg avaient développé un prédiabète ou un diabète au mois 6. Le degré et la fréquence des hyperglycémies observées dans les études pivots sur l’acromégalie étaient plus élevés chez les patients recevant SIGNIFOR LAR que chez ceux recevant le comparateur actif (octréotide par voie intramusculaire ou lanréotide par voie sous-cutanée). Sept patients atteints d’acromégalie traités par SIGNIFOR LAR ont été hospitalisés en raison d’une hyperglycémie; l’un d’entre eux a développé une acidocétose diabétique (voir 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives, Troubles du métabolisme du glucose, Acromégalie). Dans une analyse combinée des deux études pivots sur l’acromégalie, les incidences globales des effets indésirables liés à l’hyperglycémie étaient de 50,1 % (tous grades confondus) et 9,1 % (grades 3 et 4 des Critères communs de terminologie pour les événements indésirables, CTCAE) avec SIGNIFOR LAR contre 13,7 % (tous grades confondus) et 1,1 % (grades 3 et 4 des CTCAE) avec le comparateur actif. Dans l’étude pivot menée chez des patients atteints d’acromégalie dont les paramètres biochimiques étaient insuffisamment contrôlés avec le traitement antérieur par d’autres analogues de la somatostatine, les pourcentages de patients non préalablement traités par des antidiabétiques chez lesquels l’instauration d’un traitement antidiabétique a été nécessaire pendant l’étude étaient de 17,5 % et 16,1 % dans les bras SIGNIFOR LAR 40 mg et 60 mg respectivement contre 1,5 % dans le bras comparateur actif. Dans l’étude pivot menée chez des patients atteints d’acromégalie n’ayant pas reçu de traitement médical antérieur, les pourcentages de patients chez lesquels l’instauration d’un traitement antidiabétique a été nécessaire pendant l’étude étaient de 36 % dans le bras SIGNIFOR LAR contre 4,4 % dans le bras comparateur actif.
Dans l’étude menée sur la maladie de Cushing, la prévalence du diabète a augmenté de 40 % à l’inclusion à 56 % au mois 12; 44 patients sur 90 (48,9 %) qui n’étaient pas diabétiques lors de l’inclusion ont développé une hyperglycémie pendant l’étude. Il a été observé des augmentations dépendantes de la dose des valeurs moyennes de la glycémie à jeun (GJ) et de l’HbA1c par rapport aux valeurs initiales; elles sont survenues en début de traitement, se sont poursuivies pendant toute la durée de l’étude et étaient plus importantes chez les patients diabétiques, avec ensuite les patients présentant un prédiabète, puis les patients ayant une tolérance au glucose normale lors de l’inclusion. Au mois 12, les augmentations relatives moyennes (écart-type, ÉT) de la GJ par rapport aux valeurs initiales étaient de 33,8 % (43,84) dans le groupe 10 mg et de 41,3 % (49,3) dans le groupe 30 mg, tandis que le taux moyens d’HbA1c a augmenté d’une valeur initiale de 5,7 % à 6,4 % dans le groupe 10 mg et de 6,4 % à 6,8 % dans le groupe 30 mg (voir 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives, Troubles du métabolisme du glucose, Maladie de Cushing). L’utilisation de médicaments antidiabétiques a augmenté pendant l’étude. Lors de l’inclusion, 76 % des patients ne recevaient aucun traitement antidiabétique. Au mois 12, 70 % des patients recevaient au moins un médicament antidiabétique. Les patients présentant un diabète mal contrôlé étaient exclus de l’étude (voir 2. Contre-indications). Les incidences globales des effets indésirables liés à l’hyperglycémie étaient de 76 % (tous grades confondus) et 22,7 % (grade 3 des CTCAE); aucun effet indésirable de grade 4 n’a été rapporté. Deux patients ont été hospitalisés en raison d’une hyperglycémie. Des effets indésirables d’hyperglycémie et de diabète ont entraîné la sortie de l’étude chez 3 (2 %) et 4 (2,7 %) patients respectivement (voir 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives, Troubles du métabolisme du glucose, Maladie de Cushing).
Des cas d’acidocétose ont été observés après la commercialisation chez des patients traités par SIGNIFOR LAR, y compris chez des patients non diabétiques ou qui n’avaient pas d’autres facteurs de risque sous-jacents. Dans certains cas, des facteurs de risque prédisposant à une acidocétose tels que maladie aiguë, infection, affections pancréatiques (p. ex. cancer du pancréas ou chirurgie pancréatique) et alcoolisme étaient présents. En cas d’apparition de signes et symptômes compatibles avec une acidose métabolique sévère, une acidocétose doit être recherchée quels que soient les antécédents de diabète, le traitement par SIGNIFOR LAR doit être arrêté et le patient doit être étroitement surveillé.
Le statut glycémique (glycémie à jeun/hémoglobine A1c [GJ/HbA1c]) doit être déterminé avant le début du traitement par pasiréotide. Après l’instauration du traitement par SIGNIFOR LAR, la glycémie doit être contrôlée une fois par semaine pendant les trois premiers mois, puis au moins une fois par mois après qu’une dose stable de SIGNIFOR LAR a été établie. Les contrôles hebdomadaires doivent être repris pendant trois mois après une augmentation de la dose (voir 7. Mises en garde et précautions – Surveillance et examens de laboratoire). Si l’hyperglycémie non contrôlée persiste malgré un traitement médical approprié, la dose de SIGNIFOR LAR doit être réduite ou le traitement doit être arrêté. Après l’arrêt du traitement, la glycémie à jeun et le taux d’HbA1c doivent être déterminés si le tableau clinique l’indique. Chez les patients sous traitement antidiabétique qui arrêtent le traitement par SIGNIFOR LAR, des contrôles plus fréquents de la glycémie et un ajustement posologique du traitement antidiabétique peuvent être nécessaires pour réduire le risque d’hypoglycémie.
Hypocorticisme
Un freinage de la sécrétion d’hormones antéhypophysaires peut survenir lors du traitement par SIGNIFOR LAR. La diminution de la sécrétion d’ACTH (corticotrophine) chez les patients atteints d’acromégalie ou de la maladie de Cushing traités par SIGNIFOR LAR peut entraîner un hypocorticisme (voir 8. Effets indésirables). Dans l’étude sur la maladie de Cushing, des cas d’effets indésirables liés à l’hypocorticisme, essentiellement une insuffisance surrénalienne, ont été rapportés chez 12 patients (8 %) et des événements indésirables graves (grades 3 et 4 des CTCAE) ont été observés chez 3 patients (12 %); tous les cas ont pu être gérés par une réduction de la dose de SIGNIFOR LAR et/ou l’ajout d’une corticothérapie à faible dose de courte durée.
Il est donc nécessaire de surveiller les patients et de les informer des signes et symptômes associés à l’hypocorticisme (p. ex. faiblesse, fatigue, anorexie, nausées, vomissements, hypotension, hyponatrémie ou hypoglycémie) (voir 7. Mises en garde et précautions – Surveillance et examens de laboratoire). En cas d’hypocorticisme confirmé, un traitement substitutif par corticoïde temporaire et/ou une réduction de la dose de SIGNIFOR LAR, ou l’interruption ou l’arrêt du traitement peuvent être nécessaires (voir 4.2 Posologie recommandée et ajustement posologique, Maladie de Cushing). Dans la maladie de Cushing, les diminutions rapides du taux de cortisol peuvent être accompagnées de diminutions du taux de leucocytes.
Hormones hypophysaires
Les patients peuvent présenter un déficit en une ou plusieurs hormones hypophysaires. L’action pharmacologique du pasiréotide simulant celle de la somatostatine, la possibilité d’inhibition de la sécrétion d’hormones hypophysaires autres que la GH et l’IGF-1 chez les patients atteints d’acromégalie ou que l’ACTH et le cortisol chez les patients atteints de la maladie de Cushing ne peut être exclue. Par conséquent, un contrôle de la fonction hypophysaires (p. ex. hormones thyroïdiennes : TSH/T4 libre; hormones surrénaliennes : ACTH/cortisol; hormones sexuelles) doit être effectué avant l’instauration du traitement par SIGNIFOR LAR et à intervalles réguliers pendant le traitement en fonction du tableau clinique (voir 7. Mises en garde et précautions – Surveillance et examens de laboratoire).
Appareil gastro-intestinal
Stéatorrhée et malabsorption des graisses alimentaires
Des cas de stéatorrhée, de coloration anormale des selles et de selles molles d’apparition récente ont été observés chez des patients recevant des analogues de la somatostatine, y compris des médicaments contenant le pasiréotide. Les analogues de la somatostatine inhibent de façon réversible la sécrétion des enzymes pancréatiques et des acides biliaires, ce qui peut entraîner une malabsorption des graisses alimentaires et les symptômes s’ensuivant de stéatorrhée, selles molles, ballonnement abdominal et perte de poids. En cas d’apparition ou d’aggravation de ces symptômes chez des patients traités par SIGNIFOR LAR, une insuffisance pancréatique exocrine éventuelle doit être recherchée et les patients doivent être traités en conséquence.
Système sanguin et lymphatique
Les patients présentant des augmentations importantes du taux de prothrombine (TP) et/ou du temps de céphaline activée (TCA) (augmentation de 30 % au-dessus des valeurs normales) ou les patients recevant des anticoagulants qui modifient le TP ou le TCA (p. ex. anticoagulants coumariniques ou héparines) étaient exclus des études cliniques menées avec le pasiréotide. Par conséquent, l’innocuité de l’association de SIGNIFOR LAR avec des anticoagulants n’a pas été établie (voir 9.4 Interactions médicament-médicament). Si l’utilisation concomitante d’anticoagulants et de SIGNIFOR LAR ne peut être évitée, les paramètres de la coagulation doivent être contrôlés à intervalles réguliers afin de détecter des modifications et la dose d’anticoagulant doit être ajustée en conséquence (voir 7. Mises en garde et précautions – Surveillance et examens de laboratoire et 9.4 Interactions médicament-médicament).
Fonctions hépatique, biliaire et pancréatique
Fonction hépatique
Des augmentations des enzymes hépatiques ont été observées avec SIGNIFOR LAR. Dans l’étude menée chez des patients atteints d’acromégalie n’ayant pas reçu de traitement médical antérieur, une augmentation de l’ALT ou de l’AST supérieure à trois fois la limite supérieure de la normale (LSN) a été observée chez neuf patients (5,1 %), une augmentation de l’ALT ou de l’AST > 5 × LSN a été observée chez un patient (0,6 %) et une augmentation de la bilirubine totale ≥ 2 × LSN a été observée chez quatre patients (2,2 %) traités par SIGNIFOR LAR. Dans l’étude menée chez des patients préalablement traités par des analogues de la somatostatine, des augmentations de l’ALT ou de l’AST > 3 × LSN ont été observées chez un patient (1,6 %), des augmentations de l’ALT ou de l’AST > 5 × LSN ont été observée chez un patient (1,6 %) et des augmentations de la bilirubine totale ≥ 2 × LSN ont été observées chez deux patients (3,2 %) traités par SIGNIFOR LAR 40 mg. Des augmentations de la bilirubine totale ≥ 2 × LSN ont également été observées chez un patient (1,6 %) traité par SIGNIFOR LAR 60 mg. Globalement, dans les deux études pivots et pour l’ensemble des doses, un patient (0,2 %) a présenté une augmentation de l’ALT ou de l’AST > 20 × LSN et deux patients (0,4 %) des augmentations de l’ALT ou de l’AST > 10 × LSN. Le taux d’incidence global des événements indésirables liés à l’hépatotoxicité était de 5,3 pour 100 patient-années.
Dans l’étude sur la maladie de Cushing, les résultats en termes d’hépatotoxicité concordaient avec ceux observés dans les études sur l’acromégalie. Des augmentations transitoires des taux moyens d’ALT et d’AST ont été observées peu après l’instauration du traitement par SIGNIFOR LAR; elles ont été maximales pendant le premier mois de traitement, étaient moins importantes dans le bras 10 mg que dans le bras 30 mg et après le mois 3, les taux sont revenus à des valeurs proches de celles déterminées lors de l’inclusion. Les taux moyens sont restés dans les valeurs normales à tout moment. Des augmentations des transaminases (ALT ou AST > 3 × LSN mais < 5 × LSN) ont été rapportées chez 21 patients (14 %), avec une incidence comparable dans les deux bras (13,5 % et 14,5 % dans les bras 10 mg et 30 mg respectivement). Dans les deux bras 10 mg et 30 mg combinés, sept patients (4.7%) ont présenté des augmentations de l’ALT ou de l’AST > 5 × LSN mais < 8 × LSN; un patient du bras 30 mg (1,3%) avait un taux d’ALT > 8 × LSN et aucun patient n’a présenté d’augmentation de l’ALT ou de l’AST > 10 × LSN. Dans le bras 30 mg, des augmentations de la bilirubine totale > 2 × LSN ont été rapportées chez deux patients (2,6 %), dont une augmentation > 3 × LSN chez l’un d’entre eux (1,3 %). Un patient présentait une augmentation de l’ALT ou de l’AST > 3 × LSN avec des augmentations simultanées de la bilirubine totale > 2 × LSN et de la phosphatase alcaline > 2 × LSN (ce qui répondait aux critères biochimiques de la loi de Hy, voir 3. Encadré sur les mises en garde et précautions importantes), qui n’ont été détectées que dans le contexte d’événements indésirables graves (EIG) de lithiase biliaire, cholécystite et pancréatite, qui ont guéri après l’arrêt du traitement par SIGNIFOR LAR. Aucun autre patient n’a présenté d’événements indésirables hépatiques de grade 4. Des EI liés à l’hépatotoxicité ont été signalés chez 30 patients (20 %); ils consistaient principalement en augmentations de la GGT (8,7 %) et de l’ALT (7,3 %) (voir 8.2 Effets indésirables observés au cours des études cliniques, Maladie de Cushing). Un patient (0,7 %) a présenté un événement indésirable grave et quatre patients (2,7 %; deux dans chaque bras de traitement) sont sortis de l’étude en raison d’événements indésirables liés à l’hépatotoxicité.
Un contrôle de la fonction hépatique est recommandé avant le traitement par SIGNIFOR LAR, après les deux ou trois premières semaines de traitement, trois semaines après l’administration de chaque dose pendant les trois premiers mois, puis tous les trois mois en fonction du tableau clinique. Une surveillance étroite doit être reprise après toute augmentation de la dose (voir 7. Mises en garde et précautions – Surveillance et examens de laboratoire).
Les patients qui présentent des augmentations des transaminases doivent être étroitement surveillés jusqu’à ce que les taux reviennent aux valeurs avant traitement. Si l’augmentation de l’ALT est supérieure à 3 × LSN mais inférieure à 5 × LSN, le dosage doit être effectué à nouveau dans les 48 heures. En cas de confirmation de taux < 5 × LSN, poursuivre les contrôles toutes les 48 heures. Si les valeurs augmentent à > 5 × LSN ou plus, arrêter le traitement par SIGNIFOR LAR. Le traitement par SIGNIFOR LAR doit être arrêté en cas d’augmentation de l’ALT > 5 × LSN ou plus, d’augmentation persistante de l’ALT ou d’augmentation de l’ALT ou de l’AST > 3 × LSN accompagnée d’une augmentation de la bilirubine > 2 × LSN; il doit également être arrêté si le patient présente un ictère ou d’autres signes évocateurs d’une altération cliniquement importante de la fonction hépatique. Après l’arrêt du traitement par SIGNIFOR LAR, les patients doivent être surveillés jusqu’à la normalisation. Le traitement ne doit pas être repris. L’utilisation concomitante de médicaments ayant un potentiel hépatotoxique pendant le traitement par SIGNIFOR LAR doit se faire avec précaution.
Des augmentations simultanées de l’ALT ou de l’AST > 3 × LSN et de la bilirubine totale ≥ 2 × LSN, répondant à la définition de la loi de Hy, ont été observées au cours des 4 à 10 jours suivant le début de l’administration de la formulation sous-cutanée de SIGNIFOR chez trois volontaires sains et chez un patient atteint de la maladie de Cushing. Les cas sont survenus précocement et le patient atteint de la maladie de Cushing a développé un ictère. Les paramètres hépatiques se sont normalisés après l’arrêt de l’administration de SIGNIFOR par voie sous-cutanée. Un patient atteint de la maladie de Cushing traité par SIGNIFOR LAR a présenté des augmentations simultanées de l’ALT/AST > 3 × LSN, de la bilirubine totale > 2 × LSN et de la phosphatase alcaline (PA) > 2 × LSN (ce qui répondait aux critères biochimiques de la loi de Hy), dans le contexte d’événements indésirables graves de lithiase biliaire, cholécystite aiguë et pancréatite œdémateuse (voir 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives, Troubles du métabolisme du glucose, Enzymes hépatiques).
Fonction biliaire
Des cas de lithiase biliaire (calculs biliaires) ont été observés fréquemment dans les études cliniques menées avec le pasiréotide. Dans les études sur l’acromégalie, une lithiase biliaire a été rapportée chez 33 % des patients n’ayant pas reçu de traitement médical antérieur et chez 10 % et 13 % des patients dont les paramètres biochimiques étaient mal contrôlés traités par SIGNIFOR LAR (dose de 40 mg et 60 mg respectivement) (voir 8.2 Effets indésirables observés au cours des études cliniques, Maladie de Cushing). Dans l’étude sur la maladie de Cushing, une lithiase biliaire a été observée chez 33 % des patients traités par SIGNIFOR LAR, à une fréquence supérieure dans le groupe de dose élevée (20 % et 45 % respectivement dans les groupes de dose 10 mg et 30 mg (voir 8.2 Effets indésirables observés au cours des études cliniques, Maladie de Cushing).
Des cas de lithiase biliaire entraînant des complications graves incluant cholécystite et cholangite, et ayant parfois nécessité une cholécystectomie, ont été observés après la commercialisation chez des patients traités par SIGNIFOR LAR.
Il est donc recommandé de réaliser une échographie de la vésicule biliaire avant l’instauration du traitement par SIGNIFOR LAR et à intervalles de 6 à 12 mois pendant le traitement (voir 7. Mises en garde et précautions – Surveillance et examens de laboratoire). Chez les patients traités par SIGNIFOR LAR, les calculs biliaires sont généralement asymptomatiques; les lithiases symptomatiques doivent être traitées conformément à la pratique clinique. En cas de suspicion de complications de la lithiase biliaire, arrêter le traitement par SIGNIFOR LAR et administrer un traitement approprié.
Fonction pancréatique
Des augmentations de la lipase et de l’amylase ont été observées chez des patients recevant le pasiréotide dans les études cliniques et elles étaient importantes chez les patients présentant une insuffisance rénale (voir 7. Mises en garde et précautions – Fonction rénale). La pancréatite est un effet indésirable potentiel du traitement par SIGNIFOR LAR en raison de l’association entre la lithiase biliaire et la pancréatite aiguë. Dans l’étude sur la maladie de Cushing, 6 patients (4 %) traités par SIGNIFOR LAR ont présenté des événements indésirables liés à une pancréatite (2,7 % et 5,3 % respectivement dans les groupes de dose 10 mg et 30 mg (voir 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives, Fonction pancréatique enzymes, Maladie de Cushing). Les augmentations ont été réversibles avec la poursuite du traitement (voir 7. Mises en garde et précautions – Surveillance et examens de laboratoire).
Surveillance et examens de laboratoire
La réponse au traitement doit être évaluée après le premier mois de traitement, et à intervalles réguliers par la suite. L’arrêt du traitement par SIGNIFOR LAR doit être envisagé chez les patients qui n’obtiennent pas un bienfait clinique du traitement (voir 4.2 Posologie recommandée et ajustement posologique).
Ciclosporine : Un suivi thérapeutique pharmacologique doit être effectué afin de maintenir les concentrations thérapeutiques de la ciclosporine (voir 9.4 Interactions médicament-médicament).
Électrocardiogramme : La réalisation d’un ECG initial avant l’instauration du traitement par SIGNIFOR LAR est recommandée (voir 2. Contre-indications). Il est conseillé de contrôler l’effet sur l’intervalle QTc, la fréquence cardiaque et la conduction auriculo-ventriculaire 21 jours environ après le début du traitement et en fonction du tableau clinique par la suite (voir 7. Mises en garde et précautions – Appareil cardiovasculaire).
Électrolytes : L’hypokaliémie, l’hypocalcémie ou l’hypomagnésémie doivent être corrigées avant l’administration de SIGNIFOR LAR et les taux de potassium, de calcium et de magnésium doivent être contrôlés à intervalles réguliers pendant le traitement (voir 7. Mises en garde et précautions – Appareil cardiovasculaire et Fonction rénale).
Échographie de la vésicule biliaire : Il est recommandé de réaliser une échographie de la vésicule biliaire avant l’instauration du traitement par SIGNIFOR LAR et à intervalles de 6 à 12 mois pendant le traitement (voir 7. Mises en garde et précautions – Fonctions hépatique, biliaire et pancréatique, Fonction biliaire).
Statut glycémique : Le statut glycémique (glycémie à jeun/hémoglobine A1c [GJ/HbA1c]) doit être déterminé avant le début du traitement par pasiréotide (voir 2. Contre-indications). La glycémie doit être contrôlée une fois par semaine pendant les trois premiers mois, puis au moins une fois par mois après qu’une dose stable de SIGNIFOR LAR a été établie. Les contrôles hebdomadaires de la glycémie doivent être repris pendant trois mois après une augmentation de la dose (voir 7. Mises en garde et précautions – Système endocrinien et métabolisme, Métabolisme du glucose).
Système sanguin et lymphatique : Les paramètres de la coagulation (TP et TCa) doivent être contrôlés à intervalles réguliers chez les patients traités en concomitance par SIGNIFOR LAR et par des anticoagulants (voir 7. Mises en garde et précautions – Système sanguin et lymphatique et 9.4 Interactions médicament-médicament).
Hypocorticisme : Il est nécessaire de surveiller les patients et de les informer des signes et symptômes associés à l’hypocorticisme (p. ex. faiblesse, fatigue, anorexie, nausées, vomissements, hypotension, hyponatrémie ou hypoglycémie) (voir 7. Mises en garde et précautions – Hypocorticisme).
Lipase : Le taux de lipase doit être contrôlé avant le début du traitement par SIGNIFOR LAR et à intervalles réguliers pendant le traitement, en particulier chez les patients atteints d’insuffisance rénale sévère ou d’IRT (voir 7. Mises en garde et précautions – Fonctions hépatique, biliaire et pancréatique, Fonction pancréatique).
Biochimie hépatique : Un contrôle des paramètres hépatiques est recommandé avant l’instauration du traitement par SIGNIFOR LAR (voir 2. Contre-indications). La fonction hépatique doit être contrôlée après les deux ou trois premières semaines de traitement, trois semaines après l’administration de chaque dose pendant les trois premiers mois, puis tous les trois mois en fonction du tableau clinique. Une surveillance étroite doit être reprise après toute augmentation de la dose (voir 7. Mises en garde et précautions – Fonctions hépatique, biliaire et pancréatique, Fonction hépatique).
Fonction hypophysaire : Un contrôle de la fonction hypophysaires (p. ex. hormones thyroïdiennes : TSH/T4 libre; hormones surrénaliennes : ACTH/cortisol; hormones sexuelles) doit être effectué avant l’instauration du traitement par SIGNIFOR LAR et à intervalles réguliers pendant le traitement en fonction du tableau clinique (voir 7. Mises en garde et précautions – Hormones hypophysaires).
Fonction rénale
L’hypokaliémie, l’hypocalcémie ou l’hypomagnésémie doivent être corrigées avant l’administration de SIGNIFOR LAR et les taux de potassium, de calcium et de magnésium doivent être contrôlés à intervalles réguliers pendant le traitement (voir 7. Mises en garde et précautions - Surveillance et examens de laboratoire). Des précautions s’imposent dans les situations pouvant entraîner des déséquilibres électrolytiques (p. ex. diarrhée, utilisation de diurétiques).
L’utilisation de SIGNIFOR LAR avec des médicaments susceptibles de modifier les taux d’électrolytes doit être évitée. Ces médicaments comprennent, mais sans s’y limiter : diurétiques de l’anse, thiazidiques et apparentés, laxatifs et lavements, amphotéricine B et corticoïdes à dose élevée.
Dans une étude clinique avec administration d’une dose unique de 900 mcg de pasiréotide par voie sous-cutanée chez des patients présentant différents degrés d’insuffisance rénale, des augmentations des taux d’amylase, de lipase et d’acide urique de grades 3 et 4 et des diminutions du taux d’hémoglobine de grade 3 ont été observées chez des patients atteints d’insuffisance rénale sévère ou d’IRT. SIGNIFOR LAR doit être utilisé avec précaution chez les patients présentant une insuffisance rénale sévère ou une IRT (voir 7. Mises en garde et précautions – Surveillance et examens de laboratoire, 4. Posologie et administration, 10. Pharmacologie clinique).
Santé reproductive
Fertilité
On ne sait pas si SIGNIFOR LAR a un effet sur la fertilité humaine. Une réduction du taux d’hormone de croissance (GH) et la normalisation du taux d’IGF-1 chez les patientes acromégales sont susceptibles de rétablir la fertilité. De même, les bienfaits thérapeutiques de la réduction ou de la normalisation de la cortisolémie chez les patientes atteintes de la maladie de Cushing traitées par pasiréotide peuvent également améliorer la fertilité. Il doit être recommandé aux patientes en âge de procréer d’utiliser une contraception adéquate pendant le traitement par SIGNIFOR LAR (voir 7.1.1. Grossesse). Les études effectuées chez des rats avec administration de pasiréotide par voie sous-cutanée ont montré des effets sur les paramètres de la reproduction chez les femelles (voir 16. Toxicologie non clinique). La pertinence clinique de ces effets chez l’humain n’est pas connue.
7.1. Populations particulières
7.1.1. Grossesse
Femmes en âge de procréer : SIGNIFOR LAR ne doit pas être utilisé chez les femmes en âge de procréer n’utilisant pas de contraception, ni pendant une période d’environ deux mois avant la conception. Les études sur les animaux ont montré que la pasiréotide a des effets nocifs sur le fœtus en développement. Il est recommandé aux femmes en âge de procréer d’utiliser une contraception efficace pendant le traitement par pasiréotide (voir 7. Mises en garde et précautions – Fertilité).
Femmes enceintes : SIGNIFOR LAR ne doit pas être utilisé pendant la grossesse. Il n’a pas été mené d’études adéquates et bien contrôlées chez des femmes enceintes. Les études menées chez les animaux avec administration de pasiréotide par voie sous-cutanée ont montré une toxicité pour la reproduction (voir 16. Toxicologie non clinique). Le risque potentiel chez l’humain n’est pas connu.
7.1.2. Allaitement
Femmes qui allaitent : SIGNIFOR LAR ne doit pas être utilisé chez les femmes qui allaitent. On ignore si le pasiréotide est excrété dans le lait maternel chez l’humain. Les données disponibles chez des rats ayant reçu le pasiréotide par voie sous-cutanée ont montré une excrétion du pasiréotide dans le lait (voir 16. Toxicologie non clinique). Un risque pour l’enfant allaité ne peut être exclu.
7.1.3. Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 1.1 Pédiatrie).
7.1.4. Personnes âgées
Personnes âgées (≥ 65 ans): Les données concernant l’utilisation de SIGNIFOR LAR sont limitées chez les patients atteints d’acromégalie et très limitées chez les patients atteints de la maladie de Cushing âgés de plus de 65 ans. Il n’a pas été inclus un nombre suffisant de patients âgés de 65 ans et plus dans les études cliniques de SIGNIFOR LAR pour permettre de déterminer si ces patients répondent différemment des patients plus jeunes (voir 1.2 Gériatrie).
- 8. Effets indésirables
8.1. Aperçu des effets indésirables
Le profil d’innocuité de SIGNIFOR LAR est très comparable dans les indications d’acromégalie et de maladie de Cushing.
Acromégalie
Au total, 446 patients atteints d’acromégalie ont reçu SIGNIFOR LAR dans deux études pivots de phase III : une étude menée chez des patients n’ayant pas reçu de traitement médical antérieur (N = 178) et une étude menée chez des patients dont les paramètres biochimiques étaient insuffisamment contrôlés par des analogues de la somatostatine (p. ex. octréotide à libération prolongée (LP) ou lanréotide (N = 125); 81 patients supplémentaires répartis de façon aléatoire et qui présentaient un contrôle insuffisant des paramètres biochimiques après 12 mois de traitement par octréotide LP dans l’étude précédente ont permuté pour recevoir le pasiréotide LP et ont été inclus dans l’analyse combinée comme patients dont les paramètres biochimiques étaient insuffisamment contrôlés.
Dans les données combinées des deux études pivots, le taux d’incidence global (pour 100 patient-années d’exposition, PAE) des effets indésirables était de 53,2; les effets indésirables les plus fréquents (taux d’incidence > 10) étaient : hyperglycémie, lithiase biliaire, diarrhée et diabète. Il a été observé 5 effets indésirables (pour 100 PAE) ayant entraîné la sortie de l’étude et 39,2 ayant nécessité une intervention médicale (ajustement posologique/interruption du traitement ou administration d’un traitement supplémentaire). Les effets indésirables liés à l’hyperglycémie étaient les effets indésirables les plus fréquents ayant entraîné la sortie de l’étude ou nécessité une intervention médicale (4,0 et 30,6 respectivement). Le taux d’incidence global des effets indésirables graves était de 4,1. Les effets indésirables graves les plus fréquents (> 0,1) étaient : lithiase biliaire, diabète, hyperglycémie, cholécystite et cholécystite aiguë. Au total, cinq décès survenus sous traitement ont été observés; aucun n’a été suspecté d’avoir une relation avec le médicament expérimental.
Maladie de Cushing
Les données d’innocuité présentées ci-dessous sont issues de l’étude clinique de phase III G2304 menée chez 150 patients répartis de façon aléatoire selon un rapport 1:1 pour recevoir des doses initiales de 10 mg ou 30 mg de SIGNIFOR LAR tous les 28 jours (q28j), avec possibilité d’augmentation jusqu’à une dose maximale de 40 mg de SIGNIFOR LAR tous les 28 jours après quatre mois de traitement. L’analyse de l’innocuité ci-après repose sur les données recueillies jusqu’au moment où tous les patients avaient terminé 12 mois de traitement ou étaient sortis de l’étude. La durée médiane d’exposition était de 14,8 mois (plage : 0,9 à 45,8 mois) chez les patients traités par SIGNIFOR LAR à la dose initiale recommandée de 10 mg tous les 28 jours, et de 12,5 mois (plage : 0,9 à 42,6 mois) chez les patients traités par SIGNIFOR LAR à la dose initiale de 30 mg tous les 28 jours.
Les effets indésirables les plus fréquemment rapportés (incidence ≥ 20 %) étaient : hyperglycémie, diarrhée, lithiase biliaire et diabète. La fréquence et la sévérité des effets indésirables tendaient à être plus élevée dans le groupe recevant la dose initiale élevée de 30 mg, mais cette tendance n’était pas observée pour tous les effets indésirables. Des effets indésirables ayant nécessité un ajustement posologique (réduction de dose) ou une interruption temporaire du traitement ont été rapportés chez 38 patients (25 %); les plus fréquents (incidence ≥ 2 %) étaient : insuffisance surrénalienne, diabète, hyperglycémie, maladie d’Addison et diminution de la cortisolémie. Des événements indésirables ayant entraîné la sortie de l’étude ont été signalés chez 19 patients (12,7 %); les plus fréquents (incidence > 1 %) étaient : diabète, hyperglycémie, lithiase biliaire et augmentation de l’alanine aminotransférase. Des effets indésirables graves ont été rapportés chez 12 patients (8 %); les plus fréquents (incidence > 1 % chez l’ensemble des patients) étaient : lithiase biliaire [3 (2 %)] et diminution de la cortisolémie [2 (1,3 %)]. Deux décès survenus sous traitement ont été observés (tous les deux dans le groupe de dose de 30 mg), mais aucun n’a été suspecté d’avoir une relation avec le médicament expérimental.
8.2. Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Acromégalie
Les effets indésirables rapportés à une fréquence supérieure ou égale à 1 % dans les deux études cliniques pivots (études C2305 et C2402, voir 14.1 Études cliniques par indication, Acromégalie), sont présentés ci-après dans le tableau 1 et le tableau 2 par groupe de dose.
Tableau 1 – Effets indésirables rapportés à une fréquence ≥ 1 % dans le groupe SIGNIFOR LAR 40 mg de l’étude pivot de phase III C2305 menée chez des patients atteints d’acromégalie
| Effets indésirables | Étude C2305, phase principale et prolongation (durée moyenne d’exposition de 75 mg dans le groupe SIGNIFOR LAR) Patients n’ayant pas reçu de traitement médical antérieur | |||||||
| Effets indésirables | Étude C2305, phase principale et prolongation (durée moyenne d’exposition de 75 mg dans le groupe SIGNIFOR LAR) Patients n’ayant pas reçu de traitement médical antérieur | |||||||
| Effets indésirables | Étude C2305, phase principale et prolongation (durée moyenne d’exposition de 75 mg dans le groupe SIGNIFOR LAR) Patients n’ayant pas reçu de traitement médical antérieur | |||||||
| Effets indésirables | Étude C2305, phase principale et prolongation (durée moyenne d’exposition de 75 mg dans le groupe SIGNIFOR LAR) Patients n’ayant pas reçu de traitement médical antérieur | |||||||
| SIGNIFOR LAR 40 mg1 n (%) N = 178 | SANDOSTATINE® LP® 20 mg n (%) N = 180 | |||||||
| SIGNIFOR LAR 40 mg1 n (%) N = 178 | SANDOSTATINE® LP® 20 mg n (%) N = 180 | |||||||
| SIGNIFOR LAR 40 mg1 n (%) N = 178 | SANDOSTATINE® LP® 20 mg n (%) N = 180 | |||||||
| SIGNIFOR LAR 40 mg1 n (%) N = 178 | SANDOSTATINE® LP® 20 mg n (%) N = 180 | |||||||
| Affections hématologiques et du système lymphatique | ||||||||
| Anémie mycrocytaire | 3 (1,7) | 3 (1,7) | ||||||
| Anémie | 4 (2,2) | 1 (0,6) | ||||||
| Affections cardiaques | ||||||||
| Bradycardie sinusale | 11 (6,2) | 8 (4,4) | ||||||
| Bradycardie | 5 (2,8) | 2 (1,1) | ||||||
| Bloc auriculo-ventriculaire du premier degré | 3 (1,7) | 2 (1,1) | ||||||
| Affections endocriniennes | ||||||||
| Insuffisance surrénalienne | 2 (1,1) | 1 (0,6) | ||||||
| Affections gastro-intestinales | ||||||||
| Diarrhée | 59 (33,1) | 73 (40,6) | ||||||
| Douleur abdominale | 23 (12,9) | 32 (17,8) | ||||||
| Nausées | 15 (8,4) | 26 (14,4) | ||||||
| Distension abdominale | 17 (9,6) | 17 (9,4) | ||||||
| Flatulences | 8 (4,5) | 11 (6,1) | ||||||
| Vomissements | 7 (3,9) | 10 (5,6) | ||||||
| Douleur abdominale haute | 7 (3,9) | 9 (5,0) | ||||||
| Constipation | 5 (2,8) | 10 (5,6) | ||||||
| Dyspepsie | 3 (1,7) | 5 (2,8) | ||||||
| Gêne abdominale | 4 (2,2) | 1 (0,6) | ||||||
| Douleur gastro-intestinale | 4 (2,2) | 1 (0,6) | ||||||
| Troubles généraux et anomalies au site d’administration | ||||||||
| Douleur au site d’injection | 13 (7,3) | 9 (5,0) | ||||||
| Fatigue | 8 (4,5) | 5 (2,8) | ||||||
| Douleur thoracique non cardiaque | 2 (1,1) | 1 (0,6) | ||||||
| Affections hépatobiliaires | ||||||||
| Lithiase biliaire | 55 (30,9) | 66 (36,7) | ||||||
| Stéatose hépatique | 6 (3,4) | 6 (3,3) | ||||||
| Dilatation biliaire | 4 (2,2) | 8 (4,4) | ||||||
| Polype de la vésicule biliaire | 3 (1,7) | 3 (1,7) | ||||||
| Cholécystite | 3 (1,7) | 2 (1,1) | ||||||
| Cholécystite aiguë | 2 (1,1) | 1 (0,6) | ||||||
| Kyste hépatique | 2 (1,1) | 1 (0,6) | ||||||
| Lésions, intoxications et complications d’interventions | ||||||||
| Diarrhée post-intervention | 3 (1,7) | 2 (1,1) | ||||||
| Investigations | ||||||||
| Augmentation du taux sanguin de créatine phosphokinase | 17 (9,6) | 16 (8,9) | ||||||
| Augmentation de la glycémie | 15 (8,4) | 6 (3,3) | ||||||
| Augmentation de l’alanine aminotransférase | 10 (5,6) | 7 (3,9) | ||||||
| Augmentation de la lipase | 8 (4,5) | 9 (5,0) | ||||||
| Augmentation de l’hémoglobine glycosylée | 10 (5,6) | 4 (2,2) | ||||||
| Allongement de l’intervalle QT à | 4 (2,2) | 8 (4,4) | ||||||
| l’électrocardiogramme | ||||||||
| Augmentation de l’aspartate aminotransférase | 7 (3,9) | 5 (2,8) | ||||||
| Augmentation de la bilirubinémie | 6 (3,4) | 3 (1,7) | ||||||
| Perte de poids | 4 (2,2) | 3 (1,7) | ||||||
| Augmentation de l’uricémie | 5 (2,8) | 1 (0,6) | ||||||
| Augmentation du taux sanguin de phosphatase alcaline | 2 (1,1) | 4 (2,2) | ||||||
| Augmentation de la triglycéridémie | 2 (1,1) | 3 (1,7) | ||||||
| Augmentation de la lactate déshydrogénase | 3 (1,7) | 1 (0,6) | ||||||
| Diminution du taux sanguin de TSH | 2 (1,1) | 1 (0,6) | ||||||
| Augmentation du taux sanguin de TSH | 2 (1,1) | 1 (0,6) | ||||||
| Augmentation de la bilirubine conjuguée | 2 (1,1) | 0 | ||||||
| Augmentation du taux sanguin d’amylase | 2 (1,1) | 0 | ||||||
| Augmentation de la lipidémie | 2 (1,1) | 0 | ||||||
| Troubles du métabolisme et de la nutrition | ||||||||
| Hyperglycémie | 50 (28,1) | 13 (7,2) | ||||||
| Diabète | 35 (19,7) | 7 (3,9) | ||||||
| Diabète de type 2 | 11 (6,2) | 0 | ||||||
| Diminution de l’appétit | 6 (3,4) | 5 (2,8) | ||||||
| Hypoglycémie | 3 (1,7) | 7 (3,9) | ||||||
| Diminution de la glycémie à jeun | 6 (3,4) | 0 | ||||||
| Diminution de la tolérance au glucose | 3 (1,7) | 1 (0,6) | ||||||
| Hyperuricémie | 3 (1,7) | 0 | ||||||
| Hyperlipidémie | 2 (1,1) | 1 (0,6) | ||||||
| Hypertriglycéridémie | 2 (1,1) | 1 (0,6) | ||||||
| Affections musculosquelettiques et du tissu conjonctif | ||||||||
| Arthralgie | 2 (1,1) | 5 (2,8) | ||||||
| Contractures musculaires | 2 (1,1) | 4 (2,2) | ||||||
| Dorsalgie | 2 (1,1) | 3 (1,7) | ||||||
| Affections du système nerveux | ||||||||
| Sensations vertigineuses | 12 (6,7) | 12 (6,7) | ||||||
| Céphalées | 9 (5,1) | 14 (7,8) | ||||||
| Syncope | 3 (1,7) | 0 | ||||||
| Léthargie | 2 (1,1) | 0 | ||||||
| Affections de la peau et du tissu sous-cutané | ||||||||
| Alopécie | 28 (15,7) | 26 (14,4) | ||||||
| Sècheresse cutanée | 2 (1,1) | 0 | ||||||
| Prurit | 2 (1,1) | 0 | ||||||
| Affections vasculaires | ||||||||
| Hypertension | 3 (1,7) | 2 (1,1) | ||||||
| 1 Une augmentation de la dose à 60 mg de SIGNIFOR LAR et à 30 mg de SANDOSTATINE® LP® était autorisée après les trois ou six premiers mois de traitement (après atteinte de l’état d’équilibre) si les paramètres biochimiques montraient un taux moyen de GH ≥ 2,5 mcg/l et ou d’IGF-1 > LSN (pour l’âge et le sexe). | ||||||||
Tableau 2 – Effets indésirables rapportés à une fréquence ≥ 1 % dans les groupes SIGNIFOR LAR 40 mg ou 60 mg de l’étude pivot de phase III C2402 menée chez des patients atteints d’acromégalie
| Effets indésirables | Étude C2402 principale (durée moyenne d’exposition de 24 semaines) Patients dont les paramètres biochimiques étaient insuffisamment contrôlés | |||||||||||
| Effets indésirables | Étude C2402 principale (durée moyenne d’exposition de 24 semaines) Patients dont les paramètres biochimiques étaient insuffisamment contrôlés | |||||||||||
| Effets indésirables | Étude C2402 principale (durée moyenne d’exposition de 24 semaines) Patients dont les paramètres biochimiques étaient insuffisamment contrôlés | |||||||||||
| SIGNIFOR LAR 40 mg n (%) N = 63 | SIGNIFOR LAR 60 mg n (%) N = 62 | Comparateur actif n (%) N = 66 | ||||||||||
| SIGNIFOR LAR 40 mg n (%) N = 63 | SIGNIFOR LAR 60 mg n (%) N = 62 | Comparateur actif n (%) N = 66 | ||||||||||
| SIGNIFOR LAR 40 mg n (%) N = 63 | SIGNIFOR LAR 60 mg n (%) N = 62 | Comparateur actif n (%) N = 66 | ||||||||||
| Affections hématologiques et du système lymphatique | ||||||||||||
| Anémie | 2 (3,2) | 0 | 0 | |||||||||
| Affections endocriniennes | ||||||||||||
| Insuffisance surrénalienne | 1 (1,6) | 0 | 0 | |||||||||
| Affections oculaires | ||||||||||||
| Irritation oculaire | 0 | 1 (1,6) | 0 | |||||||||
| Affections gastro-intestinales | ||||||||||||
| Diarrhée | 7 (11,1) | 12 (19,4) | 1 (1,5) | |||||||||
| Douleur abdominale | 4 (6,3) | 3 (4,8) | 0 | |||||||||
| Nausées | 1(1,6) | 2 (3,2) | 0 | |||||||||
| Dyspepsie | 0 | 1 (1,6) | 0 | |||||||||
| Langue chargée | 0 | 1 (1,6) | 0 | |||||||||
| Distension abdominale | 1 (1,6) | 0 | 1 (1,5) | |||||||||
| Douleur abdominale haute | 1 (1,6) | 0 | 0 | |||||||||
| Constipation | 2 (3,2) | 0 | 0 | |||||||||
| Flatulences | 3 (4,8) | 0 | 1 (1,5) | |||||||||
| Douleur gastro-intestinale | 1 (1,6) | 0 | 0 | |||||||||
| Vomissements | 1 (1,6) | 0 | 0 | |||||||||
| Troubles généraux et anomalies au site d’administration | ||||||||||||
| Asthénie | 0 | 2 (3,2) | 0 | |||||||||
| Fatigue | 1 (1,6) | 2 (3,2) | 0 | |||||||||
| Troubles de la démarche | 0 | 1 (1,6) | 0 | |||||||||
| Douleur au site d’injection | 0 | 1 (1,6) | 2 (3,0) | |||||||||
| Affections hépatobiliaires | ||||||||||||
| Lithiase biliaire | 6 (9,5) | 7 (11,3) | 8 (12,1) | |||||||||
| Colique biliaire | 1 (1,6) | 0 | 0 | |||||||||
| Atteinte hépatique | 1 (1,6) | 0 | 0 | |||||||||
| Infections et infestations | ||||||||||||
| Pharyngite | 1 (1,6) | 0 | 0 | |||||||||
| Cellulite (infection) vulvaire | 1 (1,6) | 0 | 0 | |||||||||
| Lésions, intoxications et complications d’interventions | ||||||||||||
| Plaie | 0 | 1 (1,6) | 0 | |||||||||
| Coup de soleil | 1 (1,6) | 0 | 0 | |||||||||
| Investigations | ||||||||||||
| Augmentation de la glycémie | 3 (4,8) | 4 (6,5) | 0 | |||||||||
| Augmentation de l’hémoglobine glycosylée | 0 | 2 (3,2) | 0 | |||||||||
| Augmentation de l’alanine aminotransférase | 0 | 1 (1,6) | 0 | |||||||||
| Diminution de l’albuminémie | 0 | 1 (1,6) | 0 | |||||||||
| Augmentation du taux sanguin de phosphatase alcaline | 0 | 1 (1,6) | 0 | |||||||||
| Augmentation de la créatininémie | 0 | 1 (1,6) | 0 | |||||||||
| Augmentation de l’urée sanguine | 0 | 1 (1,6) | 0 | |||||||||
| Augmentation de l’uricémie | 0 | 1 (1,6) | 0 | |||||||||
| Augmentation de la gamma-glutamyltransférase | 0 | 1 (1,6) | 1 (1,5) | |||||||||
| Glycosurie | 0 | 1 (1,6) | 0 | |||||||||
| Perte de poids | 0 | 1 (1,6) | 0 | |||||||||
| Augmentation de la magnésémie | 1 (1,6) | 0 | 0 | |||||||||
| Diminution de la tolérance au glucose | 1 (1,6) | 0 | 0 | |||||||||
| Troubles du métabolisme et de la nutrition | ||||||||||||
| Hyperglycémie | 21 (33,3) | 18 (29,0) | 4 (6,1) | |||||||||
| Diabète | 12 (19,0) | 16 (25,8) | 3 (4,5) | |||||||||
| Diminution de la tolérance au glucose | 1 (1,6) | 3 (4,8) | 3 (4,5) | |||||||||
| Diabète de type 2 | 0 | 2 (3,2) | 1 (1,5) | |||||||||
| Intolérance aux glucides | 0 | 1 (1,6) | 0 | |||||||||
| Contrôle insuffisant du diabète | 0 | 1 (1,6) | 0 | |||||||||
| Diminution de la glycémie à jeun | 1 (1,6) | 0 | 0 | |||||||||
| Affections musculosquelettiques et du tissu conjonctif | ||||||||||||
| Arthralgie | 0 | 1 (1,6) | 0 | |||||||||
| Contractures musculaires | 1 (1,6) | 0 | 0 | |||||||||
| Affections du système nerveux | ||||||||||||
| Sensations vertigineuses | 4 (6,3) | 1 (1,6) | 0 | |||||||||
| Céphalées | 1 (1,6) | 1 (1,6) | 0 | |||||||||
| Affections psychiatriques | ||||||||||||
| Agitation | 0 | 1 (1,6) | 0 | |||||||||
| Trouble affectif | 1 (1,6) | 0 | 0 | |||||||||
| Affections des organes de reproduction et du sein | ||||||||||||
| Dysérection | 0 | 1 (1,6) | 0 | |||||||||
| Règles irrégulières | 1 (1,6) | 0 | 0 | |||||||||
| Affections de la peau et du tissu sous-cutané | ||||||||||||
| Alopécie | 1 (1,6) | 4 (6,5) | 0 | |||||||||
| Affections vasculaires | ||||||||||||
| Bouffées congestives | 0 | 1 (1,6) | 0 | |||||||||
| Hypertension | 0 | 1 (1,6) | 0 | |||||||||
Maladie de Cushing
Les effets indésirables rapportés à une fréquence supérieure ou égale à 2 % (dans le groupe de dose 10 mg ou 30 mg) dans l’étude pivot sur la maladie de Cushing (étude G2304, voir 14.1 Études cliniques par indication, Maladie de Cushing) sont présentés dans le tableau 3 ci-dessous par groupe de dose.
Tableau 3 – Effets indésirables rapportés à une fréquence ≥ 2 % dans les groupes de dose de 10 mg ou 30 mg de SIGNIFOR LAR de l’étude pivot de phase III G2304 menée chez des patients atteints de la maladie de Cushing
| Effets indésirables | Étude G2304 (durée moyenne d’exposition de 68 semaines) | |||||||||||
| Effets indésirables | Étude G2304 (durée moyenne d’exposition de 68 semaines) | |||||||||||
| Classification par système et organe / Terme privilégié | SIGNIFOR LAR 10 mg n (%) N = 74 | SIGNIFOR LAR 30 mg n (%) N = 76 | Population totale n (%) N = 150 | |||||||||
| Classification par système et organe / Terme privilégié | SIGNIFOR LAR 10 mg n (%) N = 74 | SIGNIFOR LAR 30 mg n (%) N = 76 | Population totale n (%) N = 150 | |||||||||
| Affections hématologiques et du système lymphatique | ||||||||||||
| Anémie | 0 | 4 (5,3) | 4 (2,7) | |||||||||
| Affections cardiaques | ||||||||||||
| Bradycardie sinusale1 | 3 (4,1) | 4 (5,3) | 7 (4,7) | |||||||||
| Affections de l’oreille et du labyrinthe | ||||||||||||
| Vertige | 2 (2,7) | 0 | 2 (1,3) | |||||||||
| Affections endocriniennes | ||||||||||||
| Insuffisance surrénalienne | 3 (4,1) | 5 (6,6) | 8 (5,3) | |||||||||
| Maladie d’Addison | 2 (2,7) | 3 (3,9) | 5 (3,3) | |||||||||
| Affections gastro-intestinales | ||||||||||||
| Diarrhée | 21 (28,4) | 27 (35,5) | 48 (32,0) | |||||||||
| Douleur abdominale2 | 13 (17,6) | 16 (21,1) | 29 (19,3) | |||||||||
| Nausées | 11 (14,9) | 11 (14,5) | 22 (14,7) | |||||||||
| Constipation | 4 (5,4) | 1 (1,3) | 5 (3,3) | |||||||||
| Flatulences | 3 (4,1) | 2 (2,6) | 5 (3,3) | |||||||||
| Vomissements | 3 (4,1) | 1 (1,3) | 4 (2,7) | |||||||||
| Selles fréquentes | 2 (2,7) | 0 | 2 (1,3) | |||||||||
| Troubles généraux et anomalies au site d’administration | ||||||||||||
| Fatigue3 | 13 (17,6) | 8 (10,5) | 21 (14,0) | |||||||||
| Affections hépatobiliaires | ||||||||||||
| Lithiase biliaire | 14 (18,9) | 33 (43,4) | 47 (31,3) | |||||||||
| Cholestase | 4 (5,4) | 2 (2,6) | 6 (4,0) | |||||||||
| Cholestérolose de la vésicule biliaire | 2 (2,7) | 4 (5,3) | 6 (4,0) | |||||||||
| Atteinte hépatique | 2 (2,7) | 2 (2,6) | 4 (2,7) | |||||||||
| Colique biliaire | 0 | 2 (2,6) | 2 (1,3) | |||||||||
| Trouble de la vésicule biliaire | 0 | 2 (2,6) | 2 (1,3) | |||||||||
| Fonction hépatique anormale | 0 | 2 (2,6) | 2 (1,3) | |||||||||
| Investigations | ||||||||||||
| Glycémie augmentée | 6 (8,1) | 7 (9,2) | 13 (8,7) | |||||||||
| Gamma-glutamyltransférase augmentée | 7 (9,5) | 3 (3,9) | 10 (6,7) | |||||||||
| Alanine aminotransférase augmentée | 5 (6,8) | 3 (3,9) | 8 (5,3) | |||||||||
| Hémoglobine glycosylée augmentée | 4 (5,4) | 4 (5,3) | 8 (5,3) | |||||||||
| Aspartate aminotransférase augmentée | 3 (4,1) | 1 (1,3) | 4 (2,7) | |||||||||
| Cortisol sanguin augmenté | 2 (2,7) | 2 (2,6) | 4 (2,7) | |||||||||
| Lipase augmentée | 0 | 4 (5,3) | 4 (2,7) | |||||||||
| Créatine phosphokinase sanguine augmentée | 1 (1,4) | 2 (2,6) | 3 (2,0) | |||||||||
| Facteur de croissance analogue à l’insuline diminué | 2 (2,7) | 0 (0,0) | 2 (1,3) | |||||||||
| Troubles du métabolisme et de la nutrition | ||||||||||||
| Hyperglycémie | 35 (47,3) | 35 (46,1) | 70 (46,7) | |||||||||
| Diabète4 | 16 (21,6) | 22 (28,9) | 38 (25,3) | |||||||||
| Appétit diminué | 2 (2,7) | 8 (10,5) | 10 (6,7) | |||||||||
| Intolérance au glucose | 2 (2,7) | 3 (3,9) | 5 (3,3) | |||||||||
| Hypoglycémie | 2 (2,7) | 2 (2,6) | 4 (2,7) | |||||||||
| Hypercholestérolémie | 1 (1,4) | 2 (2,6) | 3 (2,0) | |||||||||
| Affections musculosquelettiques et du tissu conjonctif | ||||||||||||
| Dorsalgie | 2 (2,7) | 1 (1,3) | 3 (2,0) | |||||||||
| Affections du système nerveux | ||||||||||||
| Sensations vertigineuses | 5 (6,8) | 0 | 5 (3,3) | |||||||||
| Céphalée | 2 (2,7) | 3 (3,9) | 5 (3,3) | |||||||||
| Dysgueusie | 2 (2,7) | 1 (1,3) | 3 (2,0) | |||||||||
| Affections psychiatriques | ||||||||||||
| Insomnie | 2 (2,7) | 0 | 2 (1,3) | |||||||||
| Affections de la peau et du tissu sous-cutané | ||||||||||||
| Desquamation | 2 (2,7) | 4 (5,3) | 6 (4,0) | |||||||||
| Prurit | 1 (1,4) | 3 (3,9) | 4 (2,7) | |||||||||
Effets indésirables
| Étude G2304 (durée moyenne d’exposition de 68 semaines) | ||||||||
| Classification par système et organe / Terme privilégié | SIGNIFOR LAR 10 mg n (%) N = 74 | SIGNIFOR LAR 30 mg n (%) N = 76 | Population totale n (%) N = 150 | |||||
| Alopécie | 0 | 3 (3,9) | 3 (2,0) | |||||
| Sècheresse cutanée | 0 | 2 (2,6) | 2 (1,3) | |||||
| Affections vasculaires | ||||||||
| Hypertension | 2 (2,7) | 2 (2,6) | 4 (2,7) | |||||
1 Le terme « bradycardie sinusale » comprend les deux termes privilégiés bradycardie sinusale et bradycardie. 2 Le terme "douleur abdominale » comprend les quatre termes privilégiés douleur abdominale, distension abdominale, gêne abdominale et douleur abdominale haute. 3 Le terme « fatigue » comprend les deux termes privilégiés fatigue et asthénie. 4 Le terme "diabète » comprend les deux termes privilégiés diabète et diabète de type 2. | ||||||||
8.3. Effets indésirables peu fréquents observés au cours des études cliniques
Acromégalie
Les effets indésirables survenus dans les deux études de phase III à une fréquence inférieure à 1 % étaient :
Affections cardiaques : Angor, trouble de la conduction, palpitations, extrasystoles supraventriculaires.
Affections de l’oreille et du labyrinthe : Hypoacousie.
Affections endocriniennes : Déficit en hormone de croissance, hypothyroïdie.
Affections oculaires : Vision trouble.
Affections gastro-intestinales : Sècheresse buccale, selles fréquentes, gastrite, hématochézie, trouble pancréatique, pancréatite, stéatorrhée, fragilité dentaire.
Troubles généraux et anomalies au site d’administration : Progression d’une maladie concomitante, induration, masse au site d’injection, nodule au site d’injection, malaise, œdème périphérique, soif.
Affections hépatobiliaires : Calcul des voies biliaires, colique biliaire, sécrétion de bile déficiente, trouble de la vésicule biliaire, hypertrophie de la vésicule biliaire, hépatomégalie, hyperbilirubinémie.
Infections et infestations : Abcès au site d’injection.
Lésions, intoxications et complications d’interventions : Nausées post-intervention.
Investigations : Augmentation de la calcémie, augmentation de la cholestérolémie, diminution de la cortisolémie, diminution de la magnésémie, augmentation de la magnésémie, diminution de la natrémie, augmentation de l’urée sanguine, diminution de l’uricémie, sous-décalage du segment ST à l’électrocardiogramme, diminution de l’amplitude de l’onde T à l’électrocardiogramme, onde T biphasique à l’électrocardiogramme, inversion de l’onde T à l’électrocardiogramme, diminution des lipoprotéines de haute densité, diminution du facteur insulinomimétique, résultat anormal de l’imagerie hépatique, diminution des lipoprotéines de faible densité, augmentation des lipoprotéines de faible densité, diminution des protéines totales, augmentation des transaminases.
Troubles du métabolisme et de la nutrition : Cholestérose, hypercholestérolémie, hyperkaliémie, hypoalbuminémie, hypokaliémie, hypomagnésémie, hypophosphatémie, absence de sensation de satiété.
Affections musculosquelettiques et du tissu conjonctif : Hypercréatininémie, faiblesse musculaire, douleur musculosquelettique, myalgie, myosite, douleur dans les membres.
Tumeurs bénignes, malignes et non précisées : Hémangiome.
Affections du système nerveux : Coma hyperglycémique, troubles de l’attention, somnolence.
Affections psychiatriques : Humeur dépressive, insomnie.
Affections du rein et des voies urinaires : Hématurie, néphropathie.
Affections des organes de reproduction et du sein : Hypertrophie bénigne de la prostate, hémorragie vaginale.
Affections respiratoires, thoraciques et médiastinales : Toux, hoquet.
Affections de la peau et du tissu sous-cutané : Hyperhidrose, éruption cutanée généralisée, rosacée, urticaire.
Affections vasculaires : Bouffées congestives.
Maladie de Cushing
Les effets indésirables survenus à une fréquence ≥ 1 % et < 2 % dans l’étude de phase III G2304 sur la maladie de Cushing (dans le groupe de dose 10 mg ou 30 mg) étaient :
Affections cardiaques : Palpitations, arythmie supraventriculaire, bloc auriculo-ventriculaire du premier degré, extrasystoles supraventriculaires.
Affections endocriniennes : Déficit en hormone de croissance, hyperadrénocorticisme, hypercorticisme, hypothyroïdie.
Affections oculaires : Vision trouble.
Affections gastro-intestinales : Haleine odorante, selles anormales, ascite, urgence défécatoire, sècheresse buccale, selles claires, hémorroïdes, pancréatite œdémateuse.
Troubles généraux et anomalies au site d’administration : Microlithiase, œdème périphérique, douleur, inconfort, hypersensibilité au site d’injection, douleur au site d’injection, malaise.
Affections hépatobiliaires : Polype de la vésicule biliaire, kyste biliaire, affection des voies biliaires, cholécystite, cholécystite aiguë, cholécystite chronique, hypertrophie de la vésicule biliaire, stéatose hépatique.
Infections et infestations : Gastroentérite.
Lésions, intoxications et complications d’interventions : Fracture du radius.
Investigations : Augmentation de la bilirubinémie, diminution de l’insulinémie, augmentation des enzymes hépatiques, anomalies du bilan hépatique, augmentation de l’amylase, diminution du taux sanguin de corticotrophine, fluctuations de la glycémie, augmentation de la natrémie, augmentation de l’urée sanguine, allongement de l’intervalle QT à l’électrocardiogramme, diminution de l’amplitude de l’onde T à l’électrocardiogramme, anomalie de la repolarisation à l’électrocardiogramme, anomalies des taux d’enzymes hépatiques, augmentation du taux de prothrombine, augmentation des transaminases, test de l’estérase leucocytaire positive, prise de poids.
Troubles du métabolisme et de la nutrition : Augmentation de l’appétit, déshydratation, hyperkaliémie, hyperuricémie, hypomagnésémie, hyponatrémie, diminution de la glycémie à jeun, diabète de type 1.
Affections musculosquelettiques et du tissu conjonctif : Arthralgie, gonflement articulaire, faiblesse musculaire, douleur thoracique musculosquelettique, myalgie, cervicalgie, douleur dans les membres.
Affections du système nerveux : Vertiges orthostatiques, troubles de la mémoire, somnolence.
Affections psychiatriques : Irritabilité, anxiété, humeur dépressive, troubles du sommeil.
Affections du rein et des voies urinaires : Atteinte rénale aiguë, nycturie, protéinurie, incontinence urinaire.
Affections des organes de reproduction et du sein : Ménorragie.
Affections respiratoires, thoraciques et médiastinales : Épistaxis.
Affections de la peau et du tissu sous-cutané : Érythème.
Affections vasculaires : Thrombose veineuse profonde, hypotension, hypotension orthostatique.
8.4. Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Enzymes hépatiques
Des augmentations des enzymes hépatiques ont été observées chez des volontaires sains et des patients recevant le pasiréotide dans les études cliniques. Globalement, dans les études pivots menées avec SIGNIFOR LAR et pour l’ensemble des doses, un patient (0,2 %) a présenté des augmentations de l’ALT ou de l’AST > 20 × LSN, deux patients (0,3 %) des augmentations de l’ALT ou de l’AST > 10 × LSN, un patient (0,2 %) des augmentations de l’ALT > 8 × LSN, 11 patients (2 %) des augmentations de l’ALT ou de l’AST > 5 × LSN et 33 patients (6 %) des augmentations de l’ALT ou de l’AST > 3 × LSN. Des augmentations de la bilirubine total ≥ 2 × LSN ont été observées chez 11 patients (2 %).
Quatre cas d’augmentations simultanées de l’ALT supérieures à 3 × LSN et de la bilirubine supérieures à 2 × LSN ont été observés avec la formulation sous-cutanée de pasiréotide. Tous les cas d’augmentations simultanées ont été identifiés dans les dix jours suivant l’instauration du traitement. Les résultats du bilan hépatique sont revenus aux valeurs initiales après l’arrêt du traitement. Un patient atteint de la maladie de Cushing traité par SIGNIFOR LAR a présenté des augmentations simultanées de l’ALT/AST > 3 × LSN, de la bilirubine totale > 2 × LSN et de la PA > 2 × LSN dans le contexte d’événements indésirables graves de lithiase biliaire, cholécystite aiguë et pancréatite œdémateuse. Des augmentations des enzymes hépatiques de grade 4 ont été observées le jour 500 de l’étude G2304. Le traitement a été arrêté chez le patient, une cholécystectomie a été réalisée et les EIG se sont résolus; les taux d’enzymes hépatiques après l’arrêt du traitement n’étaient pas rapportés (voir 2. Contre-indications, 7 Mises en garde et précautions – Fonctions hépatique, biliaire et pancréatique, Fonction hépatique et Surveillance et examens de laboratoire).
Troubles du métabolisme du glucose
Acromégalie
Une augmentation de la glycémie à jeun (GJ) était l’anomalie des paramètres biologiques de grades 3/4 des CTCAE la plus fréquemment observée dans les deux études de phase III sur l’acromégalie. Dans l’étude C2305, des augmentations de la GJ de grade 3 (13,9 à 27,8 mmol/l) ont été rapportées chez respectivement 9,7 % et 0,6 % des patients recevant SIGNIFOR LAR ou le comparateur actif et des augmentations de grade 4 (> 27,8 mmol/l) ont été observées chez respectivement 0,6 % et 0 % des patients. Dans la phase principale et la phase de prolongation, des effets indésirables de diabète et hyperglycémie ont entraîné la sortie de l’étude chez 3 patients (1,7 %) contre 2 patients (1,1 %) et chez 2 patients (1,1 %) contre aucun patient des bras SIGNIFOR LAR et comparateur actif respectivement. Dans l’étude C2402, des augmentations de la GJ de grade 3 (13,9 à 27,8 mmol/l) ont été rapportées chez respectivement 14,3 % et 17,7 % des patients des bras SIGNIFOR LAR 40 mg et 60 mg, et chez aucun patient du bras comparateur actif. Des effets indésirables liés à l’hyperglycémie ont entraîné la sortie de l’étude chez 6 patients (4,8 %) des bras SIGNIFOR LAR seulement : 2 patients (3,2 %) du bras 40 mg et 4 patients (6,5 %) du bras 60 mg.
Dans l’étude C2305, cinq patients atteints d’acromégalie n’ayant pas reçu de traitement médical antérieur traités par SIGNIFOR LAR (dont deux étaient normoglycémiques lors de l’inclusion) ont été hospitalisés en raison d’une glycémie comprise entre 19,82 et 28,08 mmol/l, contre aucun patient dans le groupe recevant le comparateur actif. Deux autres patients, qui avaient reçu le comparateur actif dans l’étude principale et qui avaient changé pour recevoir SIGNIFOR LAR dans la phase de prolongation, ont été hospitalisés en raison d’une glycémie élevée pendant le traitement par SIGNIFOR LAR dans la phase de prolongation; un de ces patients a développé une acidocétose diabétique.
Dans les deux études, les valeurs moyennes maximales de la GJ et de l’HbA1c ont été observées au cours des trois premiers mois de traitement par SIGNIFOR LAR. Les augmentations de la GJ et de l’HbA1c observées avec SIGNIFOR LAR ont été réversibles après l’arrêt du traitement.
Maladie de Cushing
Une GJ élevée était l’anomalie des paramètres biologiques de grade 3 des CTCAE la plus fréquemment rapportée (14,7 % des patients) dans l’étude de phase III G2304 menée chez des patients atteints de la maladie de Cushing; aucun cas de grade 4 n’a été observé. Les augmentations moyennes de l’HbA1c étaient moins importantes chez les patients qui étaient normoglycémiques lors de l’inclusion dans l’étude que chez les patients qui étaient prédiabétiques ou diabétiques (tableau 4).
Tableau 4 – Variation du taux moyen (± ÉT) d’HbA1c au mois 12 en fonction du statut glycémique lors de l’inclusion dans l’étude (étude G2304)
| Statut glycémique lors de l’inclusion dans l’étude n = nombre de patients | 10 mg tous les 28 jours | 30 mg tous les 28 jours | ||||||
| Inclusion | Mois 12 | Inclusion | Mois 12 | |||||
| Patients normoglycémiques | 5,3 ± 0,28 | 6,4 ± 1,31 | 5,1 ± 0,29 | 6,5 ± 1,07 | ||||
| (n = 35) | (n = 22) | (n = 31) | (n = 23) | |||||
| Patients prédiabétiques | 5,8 ± 0,33 | 6,9 ± 1,14 | 5,7 ± 0,25 | 7,1 ± 1,54 | ||||
| (n = 12) | (n = 8) | (n = 12) | (n = 9) | |||||
| Patients diabétiques | 6,1 ± 0,67 | 7,4 ± 1,40 | 6,2 ± 0,69 | 7,6 ± 1,41 | ||||
| (n = 27) | (n = 18) | (n = 33) | (n = 21) | |||||
Les valeurs moyennes de la GJ ont fréquemment augmenté au cours du premier mois de traitement, des diminutions et une stabilisation étant observées lors des mois suivants, mais les augmentations au-dessus des valeurs initiales ont persisté pendant toute la durée de l’étude. Les valeurs moyennes de la GJ étaient de 125,6 mg/dl dans le bras 10 mg et de 128,7 mg/dl dans le bras 30 mg au mois 12. Les taux moyens d’HbA1c avaient augmenté au mois 2 et sont restés relativement stables ensuite. Les augmentations de la GJ et de l’HbA1c étaient dépendantes de la dose, et en général, les valeurs ont diminué après l’arrêt du traitement par SIGNIFOR LAR, mais sont restées au-dessus des valeurs initiales. Des effets indésirables de diabète et d’hyperglycémie ont entraîné la sortie de l’étude chez respectivement 3 patients (2,0 %) et 4 patients (2,7 %). Deux patients ont été hospitalisés en raison d’une glycémie supérieure à 500 mg/dl et aucun patient n’a développé d’acidocétose diabétique. Le traitement a été arrêté chez ces deux patients en raison d’effets indésirables graves d’hyperglycémie et d’exacerbation du diabète respectivement.
Des contrôles de la glycémie sont nécessaires avant et pendant le traitement par SIGNIFOR LAR (voir 2. Contre-indications, 7. Mises en garde et précautions, et 7 Mises en garde et précautions – Surveillance et examens de laboratoire).
Enzymes pancréatiques
Acromégalie
Dans l’étude C2305 menée chez des patients n’ayant pas reçu de traitement médical antérieur, des augmentations asymptomatiques de la lipase et de l’alpha-amylase ont été observées chez 31 % et 24 % des patients. Dans l’étude C2402 menée chez des patients préalablement traités par des analogues de la somatostatine, des augmentations asymptomatiques de l’alpha-amylase ont été signalées chez 10 % des patients du bras 40 mg et 5 % des patients du bras 60 mg. Des augmentations asymptomatiques de la lipase ont été rapportées chez 2 % des patients du bras 40 mg uniquement. Le taux d’incidence global des événements indésirables liés à une pancréatite était de 5,9 pour 100 PAE dans les deux études de phase III et pour l’ensemble des doses.
Maladie de Cushing
Dans l’étude G2304 sur la maladie de Cushing, des augmentations de la lipase et de l’amylase (tous grades confondus) ont été observées chez respectivement 6 patients (4 %) et 1 patient (0,7 %). %). Des augmentations de la lipase de grade 3 ont été rapportées chez 3 patients (2 %), 2 patients (2,7 %) et 1 patient (1,3 %) des groupes 10 mg et 30 mg respectivement et des augmentations de l’amylase de grade 3 ont été observées chez 1 patient (0,7 %) du groupe 30 mg. Il n’a pas été rapporté d’événements de grade 4. Ces anomalies des paramètres biologiques ont été décrites comme événements indésirables liés à une pancréatite chez 6 patients (4 %) au total (2 patients [2,7 %] dans le groupe 10 mg et 4 patients [5,3 %] dans le groupe 30 mg) (voir 7. Mises en garde et précautions – Surveillance et examens de laboratoire).
La pancréatite est un effet indésirable potentiel du traitement par les analogues de la somatostatine en raison de l’association entre la lithiase biliaire et la pancréatite aiguë.
Allongement de l’intervalle QT
Acromégalie
Dans les deux études de phase III sur l’acromégalie, un intervalle QT corrigé selon la formule de Fridericia (QTcF) supérieur à 480 ms a été observé chez quatre patients traités par SIGNIFOR LAR (3 patients dans l’étude C2305 et un patient du groupe 40 mg dans l’étude C2402) et une augmentation de l’intervalle QtcF de plus de 60 ms par rapport à la valeur initiale a été observée chez deux patients traités par SIGNIFOR LAR dans l’étude C2305 (voir 8.2 Effets indésirables observés au cours des études cliniques, Acromégalie et 14.1 Études cliniques par indication, Acromégalie).
Maladie de Cushing
Dans l’étude G2304 sur la maladie de Cushing, 2 patients (1,3 %) ont présenté une valeur de l’intervalle QTcF > 480 ms et une augmentation de l’intervalle QTcF de plus de 60 ms par rapport à la valeur initiale a été observée chez 5 patients (3,3%) traités par SIGNIFOR LAR (voir 8.2 Effets indésirables observés au cours des études cliniques, Maladie de Cushing et 14.1 Études cliniques par indication, Maladie de Cushing).
Aucun patient recevant SIGNIFOR LAR n’a eu de valeur de l’intervalle QTcF > 500 ms dans l’une des études pivots.
8.5. Effets indésirables observés après la commercialisation
Les effets indésirables ci-dessous ont été observés lors de l’utilisation de SIGNIFOR LAR après la commercialisation. Ces effets indésirables étant signalés à partir d’une population de taille indéfinie, il n’est pas possible d’estimer leur fréquence de façon fiable.
Troubles du métabolisme et de la nutrition : Acidocétose diabétique.
Affections hépatobiliaires : Cholangite.
Affections gastro-intestinales : Malabsorption des graisses alimentaires, stéatorrhée, coloration anormale des selles incluant selles claires.
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
La prudence est requise en cas d’administration concomitante de SIGNIFOR LAR avec des médicaments connus pour présenter un potentiel hépatotoxique, ou avec des médicaments antiarythmiques et avec d’autres médicaments susceptibles d’induire un allongement de l’intervalle QT (voir 7. Mises en garde et précautions). L’utilisation de médicaments pouvant entraîner un déséquilibre électrolytique doit être évitée pendant le traitement par SIGNIFOR LAR.
Évaluation in vitro des interactions médicamenteuses
Le pasiréotide semble être un substrat du transporteur d’efflux P-gp (glycoprotéine P), mais n’est pas un inducteur de la P-GP. En outre, aux doses thérapeutiques, le pasiréotide ne devrait pas être :
- Un substrat du transporteur d’efflux BCRP (breast cancer resistance protein) ni des transporteurs d’influx OCT1 (organic cation transporter 1) et OATP (organic anion-transporting polypeptide) 1B1, 1B3 ou 2B1.
- Un inhibiteur de l’UGT1A1 (uridine diphosphate glucuronosyltransférase 1A1), des transporteurs d’influx OAT1 ou OAT3, OATP 1B1 ou 1B3 et OCT1 ou OCT2, des transporteurs d’efflux P-gp, BCRP, MRP2 (multi-drug resistance protein 2) ou BSEP (bile salt export pump).
9.3. Interactions médicament-comportement
Les patients doivent être avertis qu’ils doivent faire preuve de prudence lors de la conduite de véhicules ou de l’utilisation de machines s’ils ressentent de la fatigue, des céphalées ou des sensations vertigineuses pendant le traitement par SIGNIFOR LAR.
L’interaction de SIGNIFOR LAR avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis et/ou consommation d’alcool) n’a pas été étudiée.
9.4. Interactions médicament-médicament
Il n’a pas été réalisé d’études cliniques d’interactions médicament-médicament avec SIGNIFOR LAR.
Générales : La liste ci-dessous des interactions médicament-médicament potentielles n’est pas exhaustive. Les sources de données actuelles doivent être consultées pour les médicaments récemment autorisés qui induisent un allongement de l’intervalle QTc, diminuent la fréquence cardiaque, induisent un allongement de l’intervalle PR ou entraînent des déséquilibres électrolytiques, ainsi que pour les médicaments plus anciens pour lesquels ces effets ont été établis récemment.
Effet d’autres médicaments sur SIGNIFOR LAR
Médicaments induisant un allongement de l’intervalle QTc : L’utilisation concomitante de SIGNIFOR LAR et d’un autre médicament induisant un allongement de l’intervalle QTc doit être évitée (voir 7. Mises en garde et précautions – Appareil cardiovasculaire et Surveillance et examens de laboratoire, 8. Effets indésirables et 10.2 Pharmacodynamie – Électrophysiologie cardiaque). Les médicaments entraînant un allongement de l’intervalle QTc et/ou des torsades de pointes, comprennent, mais sans s’y limiter, ceux mentionnés dans la liste ci-dessous. Les classes chimiques/thérapeutiques sont indiquées si la survenue d’un allongement de l’intervalle QTc et/ou de torsades de pointes a été imputée à certains membres de la classe, mais pas nécessairement à tous.
- antiarythmiques de classe IA, III et IC;
- antipsychotiques;
- antidépresseurs;
- opioïdes;
- antibiotiques macrolides et analogues;
- quinolones;
- antipaludiques;
- antifongiques azolés;
- antagonistes des récepteurs de la dopamine;
- antagonistes des récepteurs de la sérotonine (5-HT3);
- inhibiteurs de tyrosine kinase;
- inhibiteurs des histones désacétylases;
- bêta-2 agonistes.
Médicaments qui diminuent la fréquence cardiaque et/ou induisent un allongement de l’intervalle PR : SIGNIFOR LAR entraîne une diminution de la fréquence cardiaque et un allongement de l’intervalle PR (voir 7. Mises en garde et précautions – Appareil cardiovasculaire et Surveillance et examens de laboratoire et 10.2 Pharmacodynamie – Électrophysiologie cardiaque). L’utilisation concomitante de SIGNIFOR LAR et d’autres médicaments qui ont un effet bradycardisant et/ou induisent un allongement de l’intervalle PR, comprenant, mais sans s’y limiter, les antiarythmiques, les bêta-bloquants, les inhibiteurs calciques non dihydropyridiniques, les digitaliques, les agonistes alpha2-adrénergiques, les inhibiteurs de la cholinestérase, les modulateurs des récepteurs de la sphingosine-1-phosphate et les inhibiteurs de la protéase du VIH, doit être évitée.
Interactions avec les substrats de la P-gp : Le pasiréotide semble être un substrat du transporteur d’efflux P-gp (glycoprotéine P), mais n’est pas un inducteur de la P-GP.
L’effet d’un inhibiteur de la P-gp sur la pharmacocinétique du pasiréotide administré par voie sous-cutanée (600 mcg, dose unique) a été évalué dans une étude d’interactions médicament-médicament chez des volontaires sains, avec administration concomitante de vérapamil en formulation à libération prolongée (LP) (240 mg, doses répétées). Il n’a pas été observé de modification de la vitesse d’absorption et d’élimination du pasiréotide ni de l’ampleur de l’exposition après administration concomitante de vérapamil LP. Cependant, une neutropénie de grade 3, une lymphopénie de grade 3 ainsi que des augmentations de la lipase et de la créatine phosphokinase (CPK) de grade 4 ont été observés chez certains sujets. L’administration concomitante de pasiréotide et d’inhibiteurs calciques non dihydropyridiniques tels que le vérapamil doit être évitée en raison du risque d’interactions pharmacodynamiques ayant un effet sur la conduction auriculo-ventriculaire.
Le potentiel d’autres inhibiteurs puissants de la P-gp tels que le kétoconazole, la ciclosporine, la clarithromycine à induire une augmentation des concentrations du pasiréotide n’est pas connu.
Effet de SIGNIFOR LAR sur d’autres médicaments
L’utilisation de SIGNIFOR LAR avec des médicaments susceptibles de modifier les taux d’électrolytes doit être évitée. Ces médicaments comprennent, mais sans s’y limiter les diurétiques de l’anse, les diurétiques thiazidiques et apparentés, les laxatifs et lavements, l’amphotéricine B et les corticoïdes à dose élevée.
Anticoagulants : L’innocuité de l’association de SIGNIFOR LAR avec des anticoagulants n’a pas été établie. Si l’utilisation concomitante d’anticoagulants et de SIGNIFOR LAR ne peut être évitée, les paramètres de la coagulation doivent être contrôlés à intervalles réguliers et la dose d’anticoagulant doit être ajustée en conséquence (voir 7. Mises en garde et précautions – Système sanguin et lymphatique et Surveillance et examens de laboratoire – Système sanguin et lymphatique).
Antidiabétiques/insuline : Des ajustements posologiques (diminution ou augmentation de la dose) de l’insuline et des antidiabétiques peuvent être requises en cas d’administration concomitante avec le pasiréotide (voir 7. Mises en garde et précautions – Système endocrinien et métabolisme, Métabolisme du glucose).
Bromocriptine : Les concentrations sanguines de la bromocriptine peuvent être augmentées en cas d’administration concomitante avec SIGNIFOR LAR. Une réduction de la dose de bromocriptine peut être nécessaire.
Ciclosporine : La biodisponibilité relative de la ciclosporine peut être diminuée en cas d’administration concomitante avec SIGNIFOR LAR; par conséquent, un suivi thérapeutique pharmacologique et un ajustement de la dose de ciclosporine doivent être envisagées afin de maintenir les concentrations thérapeutiques (voir 7 Mises en garde et précautions – Surveillance et examens de laboratoire – Ciclosporine).
Interactions avec les enzymes du cytochrome P450/avec le CYP3A4 : Les données publiées limitées laissent entrevoir que les analogues de la somatostatine pourraient avoir un effet indirect en diminuant la clairance métabolique des substances métabolisées par les enzymes du cytochrome P450 (CYP450), par inhibition de la sécrétion d’hormone de croissance. Selon les données disponibles, la possibilité que le pasiréotide puisse exercer un tel effet indirect ne peut être exclue. La prudence s’impose en cas d’administration concomitante de pasiréotide et de médicaments à marge thérapeutique étroite qui sont métabolisés principalement par le CYP3A4 (p. ex. quinidine).
9.5. Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6. Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7. Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux examens de laboratoire n’a été établie.
10. Pharmacologie clinique
10.1. Mode d’action
Le pasiréotide est un analogue de la somatostatine injectable de forme de hexapeptide cyclique de deuxième génération. Comme les hormones peptidiques naturelles, la somatostatine-14 et la somatostatine-18 (appelée également SRIF [somatotropin release inhibiting factor]), le pasiréotide exerce son action pharmacologique en se liant aux récepteurs de la somatostatine (SSTR). Cinq sous-types de récepteurs de la somatostatine humains ont été identifiés : SSTR 1, 2, 3, 4 et 5. Dans les conditions physiologiques normales, ces sous-types de récepteurs sont exprimés dans différents tissus. Les analogues de la somatostatine se lient aux récepteurs SSTR avec différentes puissances (tableau 5). Le pasiréotide se lie avec une affinité élevée à quatre des cinq SSTR : SSTR5˃SSTR2˃SSTR3˃SSTR1.
Tableau 5 – Affinités de liaison de la somatostatine (SRIF-14) et du pasiréotide aux cinq sous-types de récepteurs de la somatostatine humains (SSTR1 à SSTR5)1
| Substance | SSTR1 | SSTR2 | SSTR3 | SSTR4 | SSTR5 | |||
| Somatostatine (SRIF-14) | 0,93 ± 0,12 | 0,15 ± 0, 02 | 0,56 ± 0,17 | 1,5 ± 0,4 | 0,29 ± 0,04 | |||
| Pasiréotide | 9,3 ± 0,1 | 1,0 ± 0,1 | 1,5 ± 0,3 | > 100 | 0,16 ± 0,01 | |||
| 1 Les résultats sont présentés comme la moyenne ± erreur standard de la moyenne (ESM) des valeurs de CI50 exprimées en nmol/l (nM). | ||||||||
10.2. Pharmacodynamie
Les récepteurs de la somatostatine sont exprimés dans de nombreux tissus, en particulier dans les tumeurs neuroendocrines (p. ex. les adénomes hypophysaires sécrétant de l’hormone de croissance [GH] ou de la corticotrophine [ACTH], dans lesquelles les hormones sont sécrétées en quantités excessives (p. ex. la GH dans l’acromégalie et l’ACTH dans la maladie de Cushing).
Acromégalie
Le pasiréotide se lie aux sous-types de récepteurs SSTR2 et SSTR5, ce qui peut être pertinent pour l’inhibition de la sécrétion de GH.
Maladie de Cushing
Les études in vitro ont montré une expression élevée des récepteurs SSTR5 par les cellules tumorales corticotropes prélevées chez des patients atteints de la maladie de Cushing, tandis que les autres sous-types de récepteurs ne sont pas exprimés ou sont exprimés à des niveaux plus faibles. Le pasiréotide se lie aux récepteurs SSTR sur les cellules corticotropes des adénomes secrétant de l’ACTH et active les récepteurs, ce qui entraîne l’inhibition de la sécrétion d’ACTH. L’affinité élevée du pasiréotide pour quatre des cinq sous-types de récepteurs, en particulier pour les récepteurs SST5, constitue la base de l’efficacité du pasiréotide dans le traitement des patients atteints de la maladie de Cushing.
Électrophysiologie cardiaque
Les effets du pasiréotide (administré par voie sous-cutanée ; désigné par SIGNIFOR SC) sur l’électrophysiologie cardiaque ont été évalués dans deux études de l’ECG dédiées (voir 7. Mises en garde et précautions – Appareil cardiovasculaire et Surveillance et examens de laboratoire, 8. Effets indésirables, et 9.4 Interactions médicament-médicament).
Étude de l’ECG 1 : Dans la première étude de l’ECG, une étude croisée à répartition aléatoire, en double aveugle, contrôlée contre placebo, des volontaires sains (N = 77) ont reçu pendant quatre jours une dose suprathérapeutique de 1 950 mcg de pasiréotide par voie sous-cutanée deux fois par jour, suivie d’une dose de 1 950 mcg administrée le matin le jour 5. Les ECG ont été réalisés à dix moments le jour 5. L’administration de 1 950 mcg de SIGNIFOR a entraîné des diminutions de la fréquence cardiaque et un allongement de l’intervalle QT corrigé selon la formule de Fridericia (QTcF = QT/RR0,33) statistiquement significatifs à tous les temps d’évaluation le jour 5. Les variations moyennes maximales ajustées pour la valeur sous placebo par rapport à la valeur initiale ont été observées à l’heure 2 post-dose et étaient de -12,6 bpm (IC à 90 % : -13,9 ; -11,3) pour la fréquence cardiaque et de 17,5 ms (IC à 90 % ; 15,5 ; 19,4) pour l’intervalle QTcF. L’administration de 1 950 mcg de SIGNIFOR a également entraîné des augmentations statistiquement significatives de l’intervalle PR, avec une variation moyenne maximale ajustée pour la valeur sous placebo par rapport à la valeur initiale de 6,9 ms (IC à 90 % : 5,4 ; 8,5) à l’heure 4 post-dose.
Étude de l’ECG 2 : Dans une seconde étude de l’ECG, une étude croisée, à répartition aléatoire, en double aveugle, contrôlée contre placebo menée chez des volontaires sains (N = 105), les sujets ont reçu pendant quatre jour une dose suprathérapeutique de 600 mcg de SIGNIFOR deux fois par jour et une dose suprathérapeutique de 1 950 mcgg deux fois par jour, suivies de doses de 600 mcg et 1 950 mcg administrées le matin le jour 5. Les ECG ont été réalisés à onze moments le jour 5.
Dans les deux groupes de dose de 600 µg et 1 950 mcg, le pasiréotide avait entraîné un allongement statistiquement significatif de l’intervalle QTcF à tous les temps d’évaluation le jour 5. La variation moyenne maximale ajustée pour la valeur sous placebo par rapport à la valeur initiale a été observée à l’heure 2 post-dose dans les deux groupes et était de 11,8 ms (IC à 90 % ; 10,0 ; 13,5) dans le groupe 600 mcg et de 14,0 ms (IC à 90 % : 12,3 ; 15,8) dans le groupe 1 950 mcg.
Le mécanisme sous-tendant l’allongement de l’intervalle QT observé n’est pas connu.
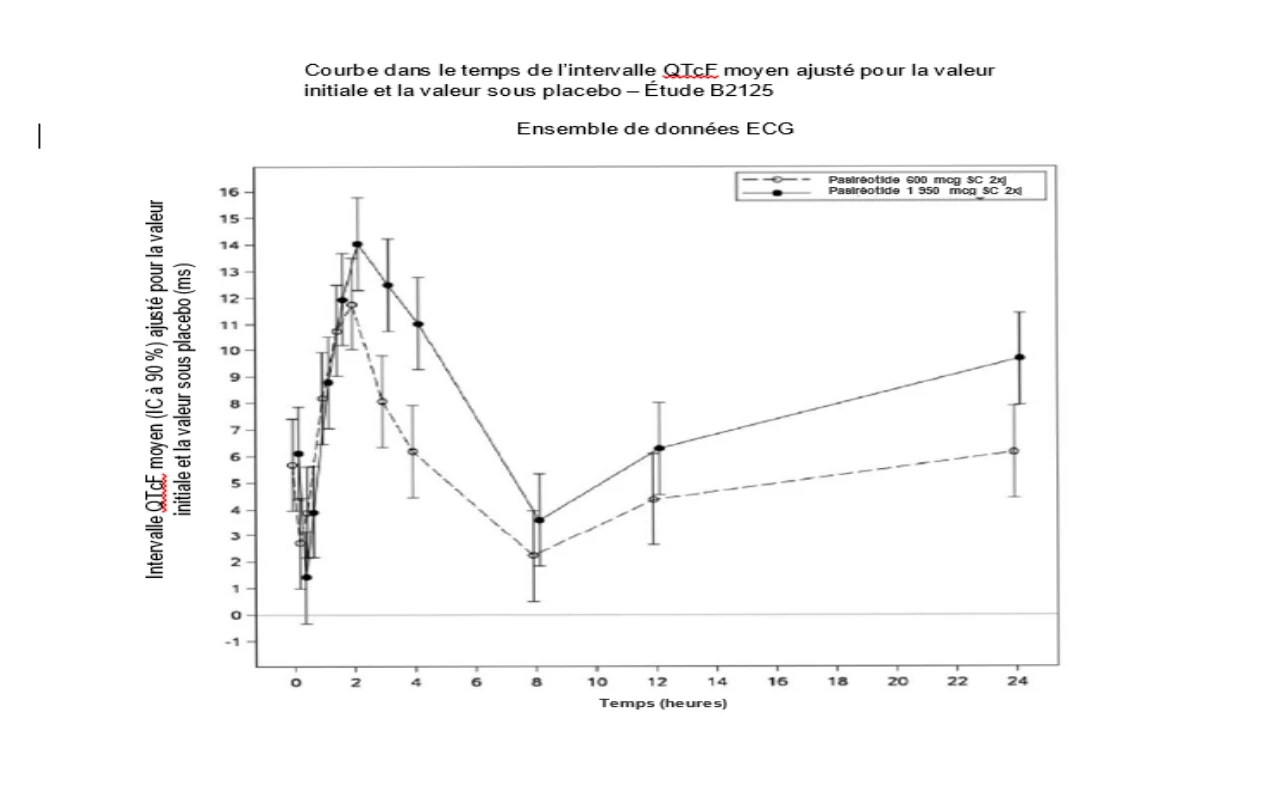
Dans les deux groupes de dose de 600 µg et 1 950 µg, SIGNIFOR SC avait entraîné des diminutions statistiquement significatives de la fréquence cardiaque à tous les temps d’évaluation le jour 5. La variation moyenne maximale ajustée pour la valeur sous placebo par rapport à la valeur initiale une heure post-dose était de -10,4 bpm (IC à 90 % ; -11,5 ; -9,2) dans le groupe 600 µg et de -14,9 bpm (IC à 90 % : -16,1 ; -13,8) dans le groupe 1 950 µg.
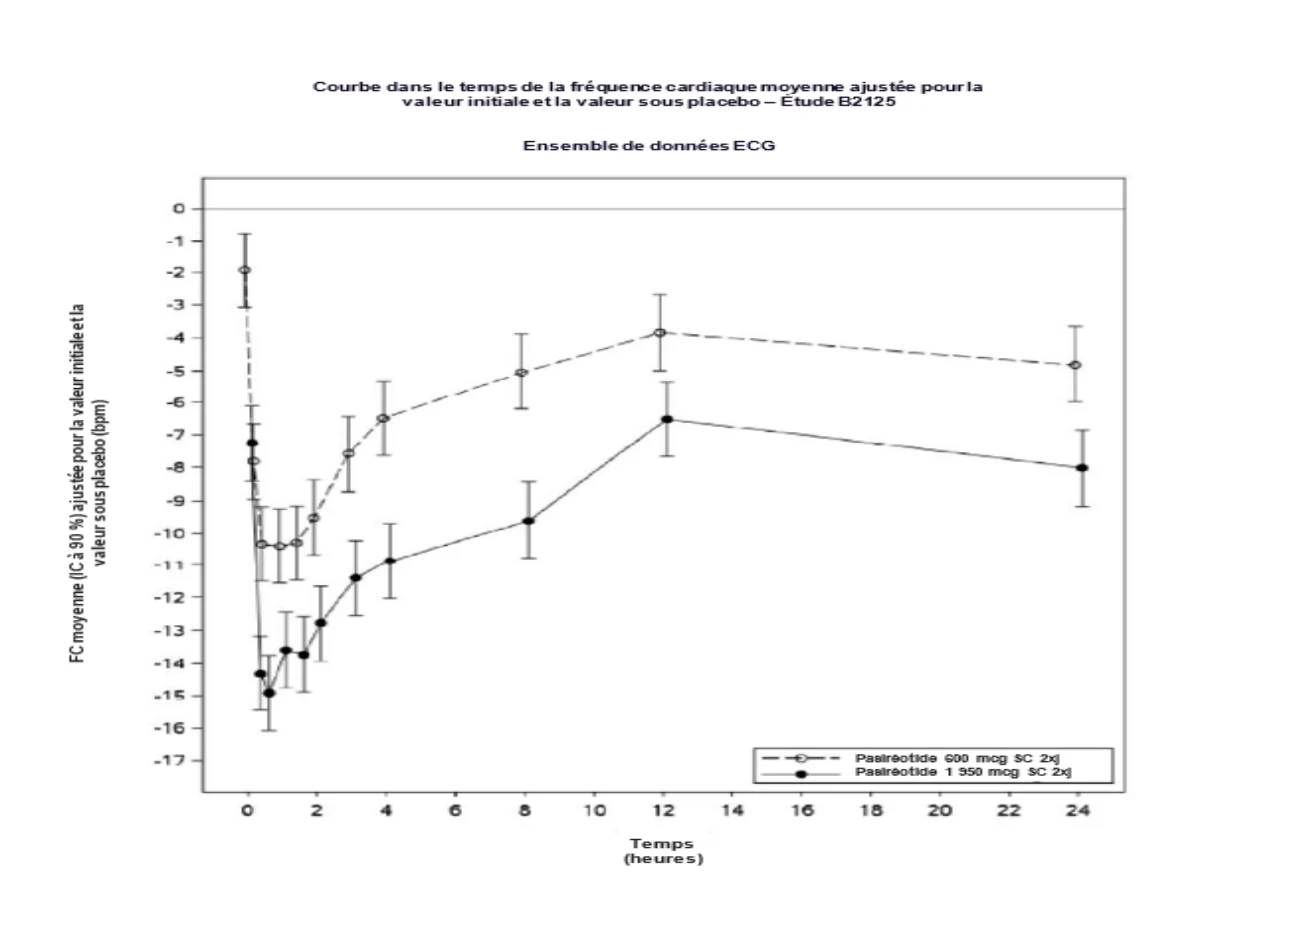
Le jour 5, un allongement statistiquement significatif de l’intervalle PR est survenu de 0,25 heure à 8 heures post-dose dans le groupe SIGNIFOR SC 600 µg et à tous les temps d’évaluation dans le groupe SIGNIFOR 1 950 µg. La variation moyenne maximale ajustée pour la valeur sous placebo par rapport à la valeur initiale a été observée à l’heure 2 post-dose dans les deux groupes et était de 6,1 ms (IC à 90 % ; 4,6 ; 7,6) dans le groupe 600 mcg et de 9,9 ms (IC à 90 % : 8,4 ; 11,4) dans le groupe 1 950 mcg.
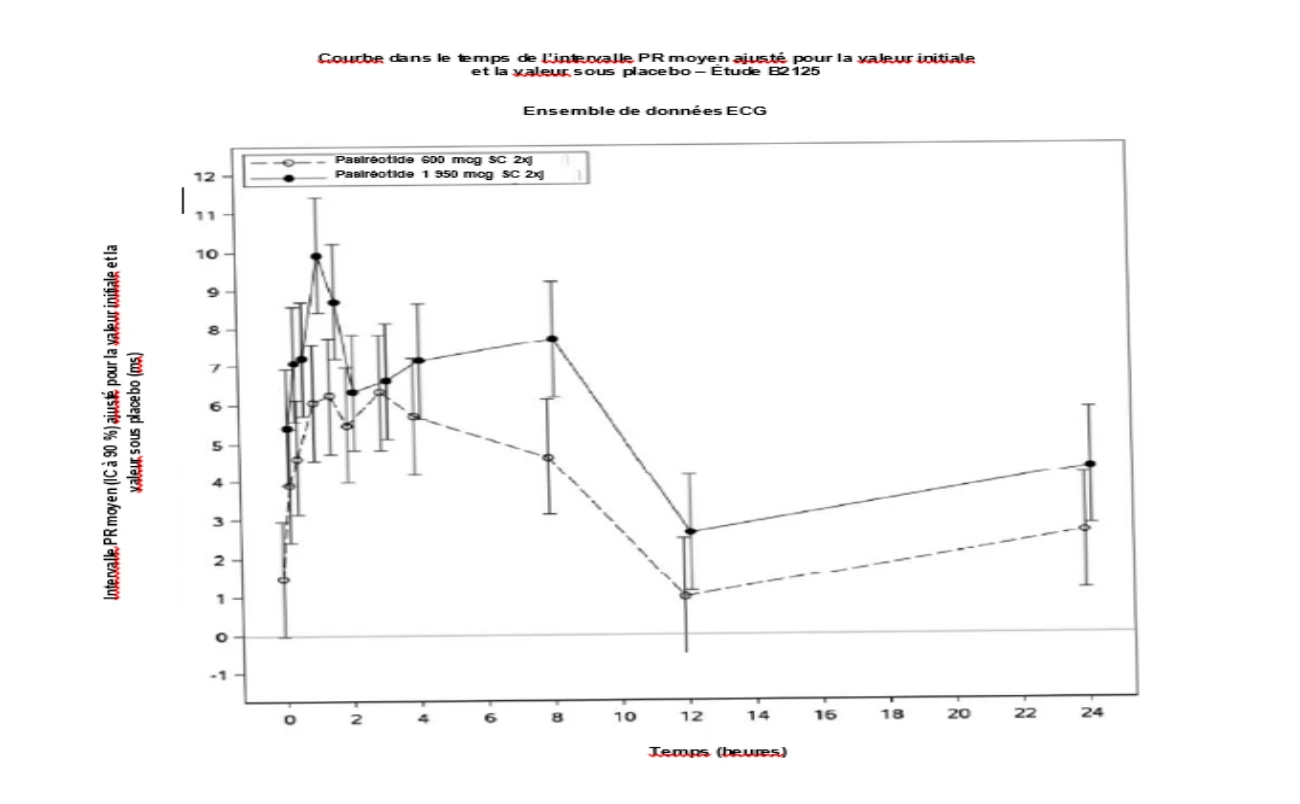
Selon le modèle de pharmacocinétique de population, la concentration plasmatique maximale (Cmax) à l’état d’équilibre moyenne prédite avec la dose maximale de SIGNIFOR LAR de 60 mg tous les 28 jours chez les patients atteints d’acromégalie serait de 25,8 ng/ml, ce qui est comparable à la Cmax à l’état d’équilibre moyenne (24,3 mg/ml) observée avec SIGNIFOR SC administré à la dose 600 mcg deux fois par jour et inférieur à la Cmax à l’état d’équilibre moyenne observée (80,6 ng/ml) avec la dose de 1 950 mcg administrée deux fois par jour dans l’étude de l’ECG 2. La concentration maximale prédite avec la dose maximale de SIGNIFOR LAR de 40 mg dans le traitement de la maladie de Cushing est de 14 ng/ml, ce qui est inférieur à la concentration maximale observée avec SIGNIFOR SC qui est indiquée ci-dessus.
Les études cliniques menées chez des patients atteints d’acromégalie ont montré des réductions notables des taux de GH et d’IGF-1 au mois 3 avec des injections intramusculaires (IM) mensuelles de SIGNIFOR LAR à des doses allant de 20 mg à 60 mg, ces réductions étant maintenues au cours du temps.
Les analyses PK/PD effectuées pour l’évaluation de l’efficacité selon un modèle de fonction inhibitrice Emax et un modèle de régression logistique ont montré qu’une exposition plus élevée du pasiréotide entraîne une réduction plus importante des taux de GH et d’IGF-1 et que le pasiréotide est supérieur à l’octréotide pour l’inhibition de la sécrétion d’IGF-1. Les résultats des analyses PK/PD concordent avec les taux de réponse en termes de taux de GH et d’IGF-1 observés dans les études C2305 et C2402.
Les analyses PK/PD effectuées pour l’évaluation de l’innocuité ont montré que la probabilité d’hyperglycémie après le début du traitement augmente modérément avec l’augmentation de l’exposition du pasiréotide lors de l’augmentation de la dose 40 mg à 60 mg. En outre, des valeurs de l’HbA1c et de la GJ élevées avant le début du traitement sont corrélées à une probabilité plus élevée de développement d’une hyperglycémie. Il n’a pas été observé de corrélation entre les expositions du pasiréotide et l’intervalle QT ou la fonction hépatique.
10.3. Pharmacocinétique
Après administration en injection intramusculaire (IM) d’une dose unique de SIGNIFOR LAR allant de 10 mg à 60 mg, les profils PK ont montré un pic (p) de libération initial (Cmax,p1) 12 heures après l’injection le jour 1 (Tmax,p1), suivi d’une diminution notable du jour 2 au jour 7, puis d’une augmentation lente jusqu’à la concentration maximale (Cmax,p2) au jour 20 (Tmax,p2), et d’une phase de déclin au cours des sept semaines suivantes. Pour la dose de 60 mg de SIGNIFOR LAR, la Cmax,p2 et l’ASCinf sont respectivement de 15,8 à 29 ng/ml et de 7 971 à 13 395 ng·h/ml. Les profils PK de SIGNIFOR LAR étaient comparables chez les sujets occidentaux et asiatiques. Les expositions PK (Cmax,p2 et ASCinf) étaient à peu près proportionnelles à la dose dans la plage de doses de 10 mg à 60 mg. La clairance apparente (CL/F) du pasiréotide à libération prolongée était de 4,5 à 8,5 l/h. Le volume apparent de distribution (Vz/F) était important (> 100 l). La demi-vie terminale apparente (T1/2) de SIGNIFOR LAR était d’environ 16 jours. La biodisponibilité relative de SIGNIFOR LAR par rapport à SIGNIFOR était de 106 à 148 %. La pharmacocinétique (PK) est comparable chez les volontaires sains et chez les patients atteints d’acromégalie. Les expositions PK atteignent l’état d’équilibre après trois injections.
Tableau 6 – Résumé des paramètres pharmacocinétiques de SIGNIFOR LAR (administré une fois par mois) chez les patients atteints d’acromégalie
| Dose (mg) | Cmin,ss (ng/ml)1 | Cmax,p2,ss (ng/ml)1 | Tmax,p2 (jours)2 | ASC0-28j,ss (ng·h/ml)1 | |||||
| 20 | 3,77 (1,94) | 5,04 (2,00) | 21 | 2 749 (1 099) | |||||
| 40 | 7,16 (3,13) | 8,03 (3,17) | 21 | 4 788 (1 974) | |||||
| 60 | 13,3 (8,9) | 17,8 (8,9) | 22 | 8 700 (3 822) | |||||
1 Données exprimées sous forme de valeurs moyennes (ÉT) à partir de la troisième dose à l’état d’équilibre. 2 Données exprimées sous forme de valeurs médianes à partir de la première dose. | |||||||||
Le pasiréotide pour administration par voie intramusculaire est formulé en microsphères pour libération prolongée. Après une injection unique, la concentration plasmatique du pasiréotide présente un pic de libération initial le jour de l’injection, suivi d’une diminution du jour 2 au jour 7, puis d’une lente augmentation jusqu’à atteindre la concentration maximale aux environs du jour 21, et d’une phase de déclin lent au cours des semaines suivantes, qui coïncide avec la phase de dégradation terminale de la matrice en polymère de la forme pharmaceutique.
Absorption
Il n’a pas été réalisé d’études pour évaluer la biodisponibilité absolue de pasiréotide chez l’humain. Un effet des aliments est peu probable puisque SIGNIFOR LAR est administré par voie parentérale. La biodisponibilité relative de SIGNIFOR LAR par rapport à SIGNIFOR est de 106 à 148 %.
Distribution
Chez les volontaires sains, le pasiréotide sous forme de SIGNIFOR LAR est largement distribué, avec un volume apparent de distribution élevé (Vz/F > 100 litres). La distribution entre le sang et le plasma est indépendante de la concentration et montre que le pasiréotide est présent essentiellement dans le plasma (91 %). La liaison aux protéines plasmatiques est modérée (88 %) et indépendante de la concentration.
Métabolisme
Le pasiréotide présente une stabilité métabolique élevée. Chez les volontaires sains, le pasiréotide est retrouvé principalement sous forme inchangée dans le plasma, les urines et les fèces.
Élimination
Le pasiréotide est éliminé principalement par clairance hépatique (excrétion biliaire), avec une faible contribution de la voie rénale. Dans une étude ADME (absorption, distribution, métabolisme et élimination) menée chez l’humain avec administration d’une dose unique de 600 mcg de pasiréotide sous forme de SIGNIFOR SC, 55,9 % ± 6,63 % de la dose radioactive ont été récupérés au cours des dix premiers jours suivant l’administration, dont 48,3 % ± 8,16 % dans les fèces et 7,63 % ± 2,03 % dans les urines.
La clairance apparente (CL/F) du pasiréotide administré sous forme de SIGNIFOR LAR chez des volontaires sains est en moyenne de 4,5 à 8,5 l/h. Selon les analyses pharmacocinétiques (PK) de population, la CL/F estimée est d’environ 4,8 à 6,5 l/h chez les patients atteints de la maladie de Cushing typiques et d’environ 5,6 à 8,2 l/h chez les patients atteints d’acromégalie typiques.
Pharmacocinétique à l’état d’équilibre, linéarité et accumulation
Après des injections IM mensuelles (tous les 28 jours) de doses de 20 mg, 40 mg et 60 mg de SIGNIFOR LAR, l’état d’équilibre était atteint après trois doses mensuelles chez les patients atteints d’acromégalie. Chez les patients, les expositions PK (concentration minimale à l’état d’équilibre, Cmin,ss) de SIGNIFOR LAR étaient à peu près proportionnelles à la dose aux doses allant de 10 mg à 60 mg. Le rapport Cmax/Cmin (< 1,5) et le rapport d’accumulation (de 1,5 à 2,0) de SIGNIFOR LAR étaient faibles à modérées après des administrations répétées.
Populations particulières
Enfants et adolescents (< 18 ans) : Il n’a pas été mené d’études chez les enfants et adolescents (voir 1.1 Pédiatrie, 7.1.3 Enfants et adolescents, et 4.1 Considérations posologiques – Populations particulières, Enfants et adolescents).
Personnes âgées (> ≥65 ans) : L’âge n’était pas une covariable significative dans l’analyse PK de population portant sur les patients. Par conséquent, l’âge ne devrait pas avoir d’effet significatif sur les concentrations plasmatiques du pasiréotide. Les données d’efficacité et d’innocuité chez les patients âgés de plus de 65 ans sont limitées (voir 1.2 Pédiatrie, 7.1.4. Personnes âgées, et 4.1 Considérations posologiques – Populations particulières, Personnes âgées).
Sexe : Dans les études menées chez des patients n’ayant pas reçu de traitement médical antérieur et chez des patients dont les paramètres biochimiques étaient insuffisamment contrôlés, l’exposition était plus élevée de respectivement 32 % et 51 % chez les patientes atteintes d’acromégalie que chez les patients de sexe masculin; ces différences de l’exposition n’étaient pas cliniquement pertinentes selon les données d’efficacité et d’innocuité. Les analyses PK de population du pasiréotide administré sous forme de SIGNIFOR LAR chez les patients atteints de la maladie de Cushing montrent que le sexe n’est pas une covariable significative et semblent indiquer qu’il n’a pas d’effet sur les paramètres PK. Aucun ajustement posologique en fonction du sexe n’est requis.
Groupe ethnique : les analyses PK de population du pasiréotide administré sous forme de SIGNIFOR LAR semblent indiquer que le groupe ethnique n’a pas d’effet cliniquement pertinent sur les paramètres PK. Aucun ajustement posologique en fonction du groupe ethnique n’est requis.
Insuffisance hépatique : SIGNIFOR LAR est contre-indiqué chez les patients présentant une insuffisance hépatique modérée ou sévère (voir 2. Contre-indications). Dans une étude clinique avec administration d’une dose unique de pasiréotide sous forme de SIGNIFOR SC chez des sujets présentant une insuffisance hépatique (classes A, B et C de Child-Pugh), les expositions étaient significativement plus élevées chez les sujets atteints d’insuffisance hépatique modérée ou sévère (classes B et C de Child-Pugh) que chez les sujets ayant une fonction hépatique normale. Après correction pour l’effet des covariables (âge, IMC et taux d’albumine), l’ASCinf était augmentée de 60 % et 79 %, la Cmax était augmentée de 67 % et 69 % et la CL/F était diminuée de 37 % et 44 % dans les groupes d’insuffisance hépatique modérée et sévère respectivement par rapport au groupe contrôle.
Insuffisance rénale : Aucun ajustement posologique n’est requis chez les patients présentant une insuffisance rénale légère ou modérée. SIGNIFOR LAR doit être utilisé avec précaution chez les patients atteints d’insuffisance rénale sévère.
Dans une étude clinique avec administration d’une dose unique de 900 mcg de pasiréotide sous forme de SIGNIFOR SC chez des sujets présentant une insuffisance rénale, le degré d’insuffisance rénale n’a pas eu d’effet significatif sur la pharmacocinétique du pasiréotide. L’ASC0-inf était diminuée de respectivement 22 %, 14 % et 1 % chez les sujets présentant une insuffisance rénale légère, modérée ou sévère, et augmentée de 25 % chez les sujets atteints d’IRT par rapport aux sujets sains après ajustement en fonction de l’âge, du sexe et du poids inclus comme covariables. La Cmax était diminuée de respectivement 28 %, 23 %, 19 % et 10 % chez les sujets présentant une insuffisance rénale légère, modérée, sévère ou une IRT par rapport aux sujets sains après ajustement en fonction de l’âge, du sexe et du poids inclus comme covariables. Cependant, chez les patients présentant une insuffisance rénale modérée, sévère ou une IRT, il a été observé des augmentations de respectivement 1,85, 2,41 et 2,96 fois de l’ASCinf et de 1,36, 2,00 et 3,01 fois de la Cmax du pasiréotide libre. Des augmentations de l’amylase, de la lipase et de l’acide urique de grades 3 et 4 et des diminutions de l’hémoglobine de grade 3 ont également été observées chez les sujets présentant une insuffisance rénale sévère ou une IRT. Par conséquent, la prudence est recommandée en cas d’utilisation du pasiréotide chez des patients atteints d’insuffisance rénale ou d’IRT (voir 7. Mises en garde et précautions – Fonction rénale, Surveillance et examens de laboratoire, et 4.1 Considérations posologiques – Populations particulières, Insuffisance rénale).
Poids : Les expositions PK présentaient une faible corrélation avec le poids dans l’étude menée chez des patients n’ayant pas reçu de traitement médical antérieur (augmentation d’environ 39 % pour une diminution du poids de 40 kg), mais pas dans l’étude menée chez des patients dont les paramètres biochimiques étaient insuffisamment contrôlés. Ces modifications ne sont pas cliniquement significatives. Aucun ajustement posologique en fonction du poids n’est requis.
Polymorphismes génétiques : L’effet des polymorphismes génétiques sur la pharmacocinétique de SIGNIFOR LAR n’a pas été établi.
11. Conservation, stabilité et mise au rebut
Entreposer à une température comprise entre 2 °C et 8 °C. Ne pas congeler.
Avant la reconstitution, le kit d’injection doit être sorti du réfrigérateur et laissé à température ambiante pendant au moins 30 minutes et 24 heures au maximum.
La suspension doit être administrée immédiatement après la reconstitution.
SIGNIFOR LAR (pasiréotide sous forme de pamoate de pasiréotide) doit être gardé hors de la portée et de la vue des enfants.
- 12. Particularités de manipulation du produit
SIGNIFOR LAR poudre pour suspension injectable se présente sous forme de microsphères en poly(D,L-lactide-co-glycolide) contenant la substance active à mettre en suspension dans un diluant aqueux avant l’injection et est conditionné en flacon en verre brun de 6 ml.
SIGNIFOR LAR (pasiréotide sous forme de pamoate de pasiréotide) doit être administré par un professionnel de la santé expérimenté. Pour le mode d’emploi de SIGNIFOR LAR (pasiréotide sous forme de pamoate de pasiréotide), voir 4.3 Reconstitution.
Précautions particulières pour la mise au rebut.
Tout médicament non utilisé ou déchet doit être mis au rebut conformément aux exigences locales.
Incompatibilités
SIGNIFOR LAR poudre pour suspension injectable est destiné à être utilisé sous forme de dose unitaire, sans dilution avec d’autres produits. Par conséquent, il n’a pas été généré de données de compatibilité avec d’autres produits.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : pamoate de pasiréotide
Nom chimique : Sel d’acide carbamique (2-aminoéthyl) (2R,5S,8S,11S,14R,17S,19aS)-11-(4-aminobutyl)-5-benzyl-8-(4-benzyloxybenzyl)-14-(1H-indol-3-ylméthyl)-4,7,10,13,16,19-hexaoxo-17-phényloctadecahydro-3a,6,9,12,15,18-hexaazacyclopentacyclooctadecen-2-yl ester acide pamoïque
Formule moléculaire et masse moléculaire : C58H66N10O9 • C23H16O6
1 047,21 + 388,37 = 1 435,58
Formule développée :
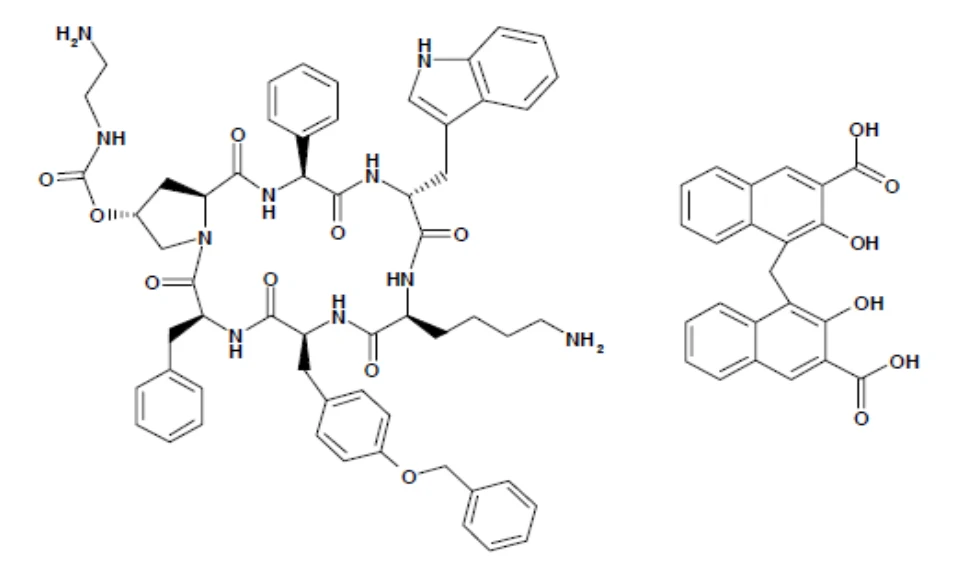
Propriétés physicochimiques : Le pamoate de pasiréotide, un nouvel hexapeptide cyclique, est un analogue de la somatostatine. C’est une poudre (lyophilisat) blanche à légèrement jaunâtre. Les constantes d’ionisation (pLa) du pasiréotide base en phase aqueuse ont été déterminées par titrage potentiométrique dans une solution contenant un mélange eau/dioxane dans 0,15 M de KCl à 25 °C. Les valeurs sont : pKa1 = 10,2, pKa2 = 9,1. Il n’a pas été possible d’effectuer d’autres évaluations de la pka avec le pamoate de pasiréotide en raison de la faible solubilité dans l’eau de la substance.
14. Études cliniques
14.1. Études cliniques par indication
Acromégalie
Données démographiques et plan de l’essai
Tableau 7 – Résumé des données démographiques des patients dans les études cliniques sur l’acromégalie
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| C2305 | Étude multicentrique à répartition aléatoire, en double aveugle, contrôlée | Pasiréotide LP 40 mg ou octréotide LP 20 mg tous les 28 jours pour un total de 12 injections IM dans la phase principale de 12 mois. SIGNIFOR® LAR® 40 mg : n = 176 SANDOSTATINE® LP® 20 mg : n = 182 | N = 358 | 45,4 (18 à 85) | M = 48 % F = 52 % |
| C2402 | Étude multicentrique à répartition aléatoire, contrôlée, à trois bras, de SIGNIFOR LAR administré en double aveugle versus SANDOSTATINE® LP® ou lanréotide autogel administrés en ouvert | Pasiréotide LP 40 ou 60 mg en injection IM ou SANDOSTATINE® LP® 30 mg en injection IM ou Somatuline (lanréotide) autogel 120 mg en injection SC profonde tous les 28 jours pendant 24 semaines SIGNIFOR LAR 40 mg : n = 65 SIGNIFOR LAR 60 mg : n = 65 SANDOSTATINE® LP® 30 mg ou SOMATULINE® AUTOGEL® 120 mg : n = 68 | N = 198 | 45 (18 à 83) | M = 44 % F = 56 % |
Patients n’ayant pas reçu de traitement médical antérieur, étude C2305
Une étude de phase III multicentrique, à répartition aléatoire, en aveugle, a été menée pour évaluer l’innocuité et l’efficacité de SIGNIFOR LAR par rapport à celles de SANDOSTATINE® LP® chez des patients présentant une acromégalie évolutive n’ayant pas reçu de traitement médical antérieur. Au total, 358 patients ont été inclus et traités. Les patients ont été répartis de façon aléatoire selon un rapport 1:1 dans l’un des deux groupes de traitement de chacune des deux strates suivantes : 1) patients ayant subi une ou plusieurs chirurgies hypophysaires mais n’ayant pas reçu de traitement médical ou 2) patients de novo présentant un adénome hypophysaire visible à l’IRM refusant la chirurgie hypophysaire ou chez lesquels elle était contre-indiquée.
Les deux groupes de traitement étaient bien équilibrés en termes de caractéristiques démographiques et cliniques initiales. Dans la population totale de l’étude, 58 % des patients n’avaient pas d’antécédents de chirurgie hypophysaire (patients de novo). Les femmes constituaient 52 % des patients dans les deux groupes de traitement, l’âge moyen des patients était de 45 ans et 60 % des patients étaient blancs. Les taux médians (plage) de GH à l’inclusion étaient respectivement de 8,8 (0,8 à 200) mcg/l et 10,1 (0,6 à 169,9) mcg/l dans les groupes SIGNIFOR LAR et comparateur actif. À l’inclusion, les taux médians (plage) standardisés d’IGF-1 (définis comme le taux d’IGF-1 divisé par la LSN) étaient respectivement de 2,9 (0,9 à 6,9) et 2,9 (0,8 à 7,3) dans les groupes SIGNIFOR LAR et comparateur actif.
La dose initiale était de 40 mg de SIGNIFOR LAR et 20 mg de SANDOSTATINE® LP®. Une augmentation de la dose pour améliorer l’efficacité était autorisée à l’appréciation des investigateurs après trois et six mois de traitement si les paramètres biochimiques montraient un taux moyen de GH ≥ 2,5 mcg/l et/ou un taux d’IGF-1 > LSN (pour l’âge et le sexe). La dose maximale autorisée était de 60 mg de SIGNIFOR LAR et 30 mg de SANDOSTATINE® LP®.
Le paramètre primaire d’efficacité était le pourcentage de patients présentant une réduction du taux moyen de GH à < 2,5 mcg/l et la normalisation du taux d’IGF-1 dans les valeurs de référence (pour l’âge et le sexe) au mois 12. Le paramètre primaire d’efficacité a été atteint. Comme le montre le tableau 8, le pourcentage de patients ayant obtenu une réduction du taux moyen de GH à < 2,5 mcg/l et la normalisation du taux d’IGF-1 dans les valeurs de référence était significativement plus élevée (p = 0,007) dans le groupe SIGNIFOR LAR que dans le groupe SANDOSTATINE® LP®.
Tableau 8 – Résultats au mois 12 (étude C2305)
| SIGNIFOR LAR n (%) N = 176 | SANDOSTATINE® LP® n (%) N = 182 | Valeur p | ||||
| GH < 2,5 mcg/l et normalisation du taux d’IGF-11 | 31,3 % | 19,2 % | p = 0,007 | |||
| GH < 2,5 mcg/l et taux d’IGF-1 ≤ LSN2 | 35,8 % | 20,9 % | - | |||
| Normalisation du taux d’IGF-1 | 38,6 % | 23,6 % | p = 0,002 | |||
| GH < 2,5 mcg/l | 48,3 % | 51,6 % | p = 0,536 | |||
1 Paramètre primaire (les patients ayant un taux d’IGF-1 inférieur à la limite inférieure de la normale [LIN] n’étaient pas considérés comme « répondeurs »). 2 LSN = limite supérieure de la normale. | ||||||
Le pourcentage de patients chez lesquels le contrôle des paramètres biochimiques avait été obtenu au mois 3 était plus élevé dans le groupe SIGNIFOR LAR que dans le groupe SANDOSTATINE® LP® (30,1 % et 21,4 % respectivement), et le contrôle était maintenu lors de toutes les évaluations suivantes pendant la phase principale.
Pendant la phase de prolongation, 74 patients ont continué à recevoir SIGNIFOR LAR et 46 patients ont poursuivi le traitement par SANDOSTATINE® LP®. Au mois 25, 48,6 % des patients du groupe SIGNIFOR LAR et 45,7 % des patients du groupe SANDOSTATINE® LP® avaient obtenu le contrôle des paramètres biochimiques.
Patients atteints d’acromégalie dont les paramètres biochimiques étaient insuffisamment contrôlés, étude C2402
L’étude C2402 était une étude de phase III multicentrique à répartition aléatoire, en groupes parallèles, à trois bras, visant à évaluer SIGNIFOR LAR 40 mg et SIGNIFOR LAR 60 mg administrés en double aveugle versus SANDOSTATINE® LP® 30 mg ou lanréotide autogel 120 mg administrés en ouvert chez des patients atteints d’acromégalie insuffisamment contrôlée. Au total, 198 patients ont été répartis de façon aléatoire pour recevoir SIGNIFOR LAR 40 mg (n = 65), SIGNIFOR LAR 60 mg (n = 65) ou le comparateur actif (n = 68); 192 patients ont été traités. Au total, 181 patients ont terminé la phase principale (de 24 semaines) de l’étude.
Les patients dont les paramètres biochimiques étaient insuffisamment contrôlés étaient définis comme les patients ayant un taux moyen (courbe à 5 points sur 2 heures) de GH > 2,5 mcg/l et un taux d’IGF-1 ajusté en fonction du sexe et de l’âge > 1,3 × LSN. Les patients devaient avoir été traités aux doses maximales indiquées de SANDOSTATINE® LP® (30 mg) en injection IM ou de lanréotide autogel (120 mg) en injection SC profonde pendant au moins 6 mois avant la randomisation.
Les caractéristiques démographiques et cliniques initiales étaient équilibrées entre les groupes de traitement; l’âge moyen était d’environ 45 ans, les pourcentages d’hommes et de femmes étaient à peu près égaux (dans la population totale de l’étude, 56 % des patients étaient de sexe féminin et 81 % étaient blancs) et le délai médian depuis le diagnostic était d’environ quatre ans. Les trois quarts des patients avaient été préalablement traités par SANDOSTATINE® LP® et un quart par lanréotide autogel. Près de la moitié des patients avaient reçu préalablement un traitement médical supplémentaire de l’acromégalie autre que des analogues de la somatostatine. Deux tiers de l’ensemble des patients avaient des antécédents de chirurgie (77 % et 63 % dans les bras SIGNIFOR LAR 40 mg et 60 mg respectivement et 60 % dans le bras comparateur actif). Trois pour cent (3 %) des patients des bras SIGNIFOR LAR et 7 % des patients du bras comparateur actif avaient des antécédents de radiothérapie. Les taux médians (plage) de GH à l’inclusion étaient respectivement de 7,1 (1,0 à 200) mcg/l, 5,3 (1,4 à 113,8) mcg/L et 6,1 (1,0 à 92,4) mcg/L dans les bras 40 mg, 60 mg et comparateur actif. À l’inclusion, les taux médians standardisés d’IGF-1 (définis comme le taux d’IGF-1 divisé par la LSN) étaient respectivement de 2,3, 2,6 et 2,9.
L’objectif primaire d’efficacité était de comparer séparément le pourcentage de patients ayant obtenu le contrôle des paramètres biochimiques (défini par un taux moyen de GH < 2,5 mcg/l et la normalisation du taux d’IGF-1 ajusté en fonction de l’âge et du sexe) à la semaine 24 avec SIGNIFOR LAR 40 mg ou 60 mg aux pourcentages de patients recevant un traitement continu par le comparateur actif (SANDOSTATINE® LP® 30 mg ou lanréotide autogel 120 mg). Le paramètre primaire d’efficacité a été satisfait avec les deux doses de SIGNIFOR LAR. Les pourcentages de patients ayant obtenu le contrôle des paramètres biochimiques à la semaine 24 étaient respectivement de 15,4 % (p = 0,0006) et 20 % (p < 0,0001) dans les groupes SIGNIFOR LAR 40 mg et 60 mg contre 0 % dans le groupe comparateur actif (tableau 9).
Tableau 9 – Résultats au mois 6 (étude C2402)
SIGNIFOR LAR 40 mg N = 65 n (%), valeur p | SIGNIFOR LAR 60 mg N = 65 n (%), valeur p | Comparateur actif N = 68 n (%) | |||||
| GH < 2,5 mcg/l et normalisation du taux d’IGF-11 | 10 (15,4 %), p = 0,0006 | 13 (20,0 %), p < 0,0001 | 0 (0 %) | ||||
| Normalisation du taux d’IGF-1 | 16 (24,6 %), p < 0,0001 | 17 (26,2 %), p < 0,0001 | 0 (0 %) | ||||
| GH < 2,5 mcg/l | 23 (35,4 %) | 28 (43,1 %) | 9 (13,2 %) | ||||
| 1 Paramètre primaire (les patients ayant un taux d’IGF-1 inférieur à la limite inférieure de la normale [LIN] n’étaient pas considérés comme « répondeurs »). | |||||||
Au mois 3, le contrôle des paramètres biochimiques avait été obtenu chez respectivement 15,4 % et 18,5 % des patients des bras SIGNIFOR LAR 40 mg et 60 mg et il a été maintenu jusqu’à la semaine 24, ce qui concorde avec les résultats observés dans l’étude C2305 chez les patients n’ayant pas reçu de traitement médical antérieur.
Maladie de Cushing
Données démographiques et plan de l’essai
Étude G2304
Une étude de phase III multicentrique, à répartition aléatoire, en double aveugle, a été menée pour évaluer l’innocuité et la sécurité de deux schémas posologiques de SIGNIFOR LAR pendant une période de traitement de 12 mois chez des patients présentant une maladie de Cushing persistante ou récidivante ou chez des patients de novo qui n’étaient pas considérés comme candidats à une chirurgie hypophysaire (patients chez lesquels la chirurgie n’était pas indiquée ou qui refusaient l’intervention).
Dans l’étude, 150 patients ayant un taux moyen de cortisol libre urinaire (CLU) compris entre 1,5 et 5 fois la limite supérieure de la normale (≥ 1,5 et ≤ 5 × LSN) lors de la sélection ont été répartis de façon aléatoire selon un rapport 1:1 pour recevoir une dose initiale de 10 mg (N = 74) ou 30 mg (N = 76) de SIGNIFOR LAR par voie intramusculaire tous les 28 jours. La répartition aléatoire était stratifiée en fonction du taux moyen de CLU lors de la sélection (1,5 à < 2 × LSN versus 2 à 5 × LSN).
Après quatre mois de traitement, les patients ayant un taux moyen de CLU ≤ 1,5 × LSN poursuivaient le traitement en aveugle à la dose initiale qui leur avait été attribuée, et chez les patients ayant un taux moyen de CLU > 1,5 × LSN, la dose était augmentée en aveugle de 10 mg à 30 mg ou de 30 mg à 40 mg, sous réserve qu’il n’y ait pas de préoccupations concernant la tolérance. D’autres augmentations de la dose (jusqu’à une dose maximale de 40 mg) étaient autorisées aux mois 7 et 9 (augmentation d’un palier si le taux moyen de CLU était > 1 × LSN). Une réduction de la dose d’un palier en aveugle pour des raisons de tolérance était autorisée pendant les sept premiers mois, avec une dose minimale de 5 mg. Après les sept premiers mois, une réduction de la dose de plus d’un palier en aveugle était autorisée à tout moment.
Les caractéristiques démographiques et cliniques étaient généralement bien équilibrées entre les deux groupes de dose et concordaient avec l’épidémiologie de la maladie. L’âge moyen des patients était d’environ 38,5 ans, avec une prédominance de patientes (78,7 %). Quelques patients (3 patients, 2,0 %) étaient âgés de 65 ans et plus et 55,3 % des patients étaient blancs. La majorité des patients (82,0 %) avaient des antécédents de chirurgie hypophysaire. Les valeurs moyennes et médianes du taux moyen de CLU sur 24 heures étaient respectivement de 170 nmol/24 heures et 396,9 nmol/24 heures (LSN : 166,48 nmol/24 heures). Au total, 77 % de l’ensemble des patients inclus (116 patients) ont terminé sept mois de traitement et 69,3 % des patients (104 patients) ont terminé douze mois de traitement et ont eu la possibilité d’entrer dans une phase de prolongation pour continuer à recevoir SIGNIFOR LAR si le traitement leur apportait un bienfait.
Lors de l’inclusion, 60 (40 %), 24 (16 %) et 66 (44 %) patients étaient diabétiques, prédiabétiques ou normoglycémiques respectivement. Lors du dernier dosage de l’étude, 88 % des patients qui étaient normoglycémiques (HbA1c < 5,7 %) lors de l’inclusion étaient devenus prédiabétiques (HbA1c de 5,7 % à < 6,5 %) ou diabétiques (HbA1c > 6,5 %). Les taux d’HbA1c se sont stabilisés avec l’ajout d’un traitement antihyperglycémiant, mais ne sont pas revenus aux valeurs initiales.
Le paramètre primaire d’efficacité était le pourcentage de patients dans chaque bras de dose qui étaient répondeurs en termes de taux moyen de CLU (taux moyen de CLU sur 24 heures ≤ LSN) au mois 7, avec ou non des augmentations de la dose au mois 4. Le paramètre secondaire clé était le pourcentage dans chaque bras de dose qui étaient répondeurs en termes de taux moyen de CLU après sept mois de traitement et chez lesquels la dose n’avait pas été augmentée avant le mois 7. Pour l’efficacité, la marge prédéfinie de la limite inférieure de l’intervalle de confiance à 95 % était de 15 % pour le paramètre primaire et pour le paramètre secondaire clé. Les patients chez lesquels la valeur du taux moyen de CLU au mois 7 était manquante étaient considérés comme non-répondeurs. Les autres paramètres secondaires étaient les variations par rapport à l’inclusion du taux de CLU sur 24 heures, du taux plasmatique d’ACTH, de la cortisolémie, des signes et symptômes de la maladie de Cushing et des scores de qualité de vie liée à la santé (QdVLS), mesurée à l’aide des instruments SF-12v2 et CushingQoL. Toutes les analyses ont été effectuées par groupe de dose attribuée.
Résultats
Le paramètre primaire d’efficacité a été satisfait pour les deux groupes de dose. Les patients étaient considérés comme répondeurs s’ils avaient poursuivi le traitement jusqu’au mois 7 au moins et qu’ils présentaient au mois 7 un taux moyen de CLU ≤ 1 × LSN, avec ou sans augmentation de la dose au mois 4. Au mois 7, 39,2% (IC à 95 % : 28,0; 51,2) et 40,8% (IC à 95 % : 29,7; 52,7) respectivement des patients répartis de façon aléatoire pour recevoir le paréotide LP à une dose initiale de 10 mg ou 30 mg tous les 28 jours avaient obtenu une réponse en termes de taux moyen de CLU. Le taux de réponse était plus élevé dans la strate de taux moyen de CLU faible (taux moyen de CLU ≥ 1,5 × LSN à ≤ 2 × LSN) que dans la strate de taux moyen de CLU élevé (taux moyen de CLU > 2 × LSN à ≤ 5 × LSN) (tableau 10) Les taux de répondeurs au mois 12 étaient respectivement de 35,1 % (26/74) et 25,0 % (19/76) dans les groupes de dose initiale de 10 mg et 30 mg.
Tableau 10 – Taux de réponse au mois 7 par groupe de dose et en fonction du taux moyen de CLU lors de la sélection – Analyse principale de l’efficacité
| Pasiréotide LP | Pasiréotide LP | |||||||
| 10 mg tous les 28 jours | 30 mg tous les 28 jours | |||||||
| Catégorie de taux moyen de CLU lors de la sélection | n/N (%) | n/N (%) | ||||||
| IC à 95 % | IC à 95 % | |||||||
| Ensemble des patients1 (analyse principale de l’efficacité) | 29/74(39,2) | 31/76 (40,8) | ||||||
| (28,0, 51,2) | (29,7, 52,7) | |||||||
| ≥ 1,5 × LSN à ≤ 2 × LSN | 11/25 (44,0) | 13/25 (52,0) | ||||||
| (24,4, 65,1) | (31,3, 72,2) | |||||||
| > 2 × LSN à ≤ 5 × LSN | 18/49 (36,7) | 18/51 (35,3) | ||||||
| (23,4, 51,7) | (22,4, 49,9) | |||||||
| 1 La valeur du taux moyen de CLU au mois 7 était manquante chez 17 patients (23,0 %) du groupe de dose 10 mg et 9 patients (11,8 %) du groupe de dose 30 mg et ces patients ont été classés comme non-répondeurs. | ||||||||
Le paramètre secondaire clé d’efficacité a été satisfait pour les deux groupes de dose. Au mois 4, une augmentation de la dose avait été effectuée chez 31/74 (41,9 %) et 28/76 (36,8 %) patients des bras pasiréotide LP 10 mg et 30 mg respectivement. Après comptabilisation comme non-répondeurs de tous les patients chez lesquels la dose avait été augmentée avant le mois 7, une réponse en termes de taux moyen de CLU au mois 7 a été observée chez 25,7 % (IC à 95 % : 16,2; 37,2) et 31,6 % (IC à 95 % 21,4; 43,3) des patients répartis de façon aléatoire pour recevoir le pasiréotide LP à la dose initiale de 10 mg ou 30 mg tous les 28 jours.
Pour le paramètre primaire, une analyse d’appui du pourcentage combiné de patients ayant obtenu le contrôle (ayant obtenu un taux moyen de CLU ≤ 1.0 × LSN,) ou un contrôle partiel (présentant une réduction d’au moins 50 % du taux moyen de CLU par rapport à l’inclusion) a été effectuée au mois 7. Le taux combiné de répondeurs ayant obtenu le contrôle et un contrôle partiel au mois 7 était composé de 44,6 % et 53,9 % des patients répartis dans les groupes de dose de 10 mg et 30 mg respectivement (tableau 11).
Tableau 11 – Taux de réponse au mois 7 par groupe de dose – Analyse d’appui de l’efficacité
| Catégorie de réponse | Pasiréotide LP 10 mg tous les 28 jours N = 74 n (%) | Pasiréotide LP 30 mg tous les 28 jours N = 76 n (%) |
| Contrôle (taux moyen de CLU ≤ LSN) | 29 (39,2%) | 31 (40,8%) |
| Contrôle partiel (réduction ≥ 50 % du taux moyen de CLU) | 4 (5,4%) | 10 (13,2%) |
| Catégories combinées | 33 (44,6%) | 41(53,9%) |
Dans les deux groupes de dose, SIGNIFOR LAR avait induit une diminution du taux moyen de CLU après un mois de traitement, qui s’est maintenue au cours du temps (figure 1).
Figure 1 : Taux moyen (± ES) de cortisol libre urinaire (nmol/24 heures) à différents temps jusqu’au mois 12, par groupe de dose
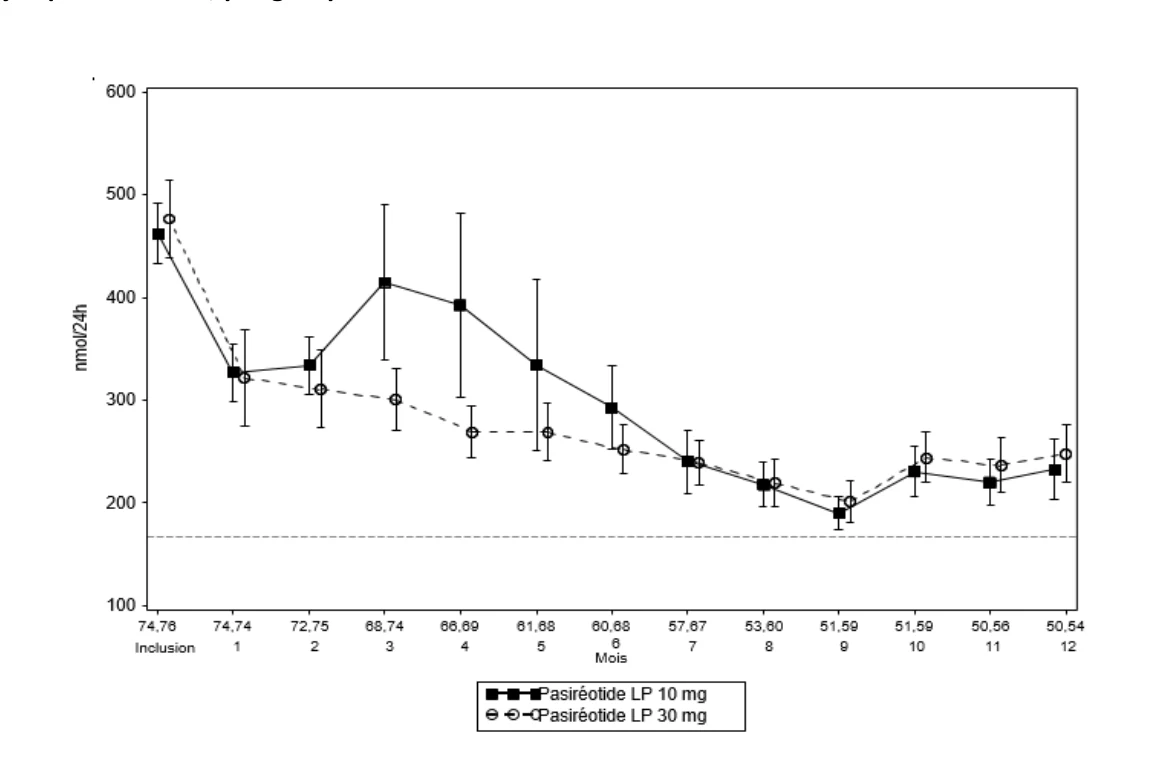
- Les nombres de patients dont les valeurs ont été prises en compte pour le calcul de la moyenne et de l’erreur type (ES) à chaque mois sont indiqués sous l’abscisse (10 mg/30 mg). Cette analyse n’inclut que les visites planifiées.
- La ligne pointillée (-----) représente la LSN du dosage du CLU (166,48 nmol/24h)
Les diminutions des valeurs médianes du taux moyen de CLU au mois 7 par rapport à l’inclusion, mesurées par le pourcentage total de réduction, sont présentée dans le tableau 12. Des réductions de la cortisolémie et du taux plasmatique d’ACTH ont également été observées aux mois 7 et 12 dans chaque groupe de dose.
Tableau 12 – Variation relative médiane du taux moyen de cortisol libre urinaire (CLU) au mois 7 par rapport à l’inclusion, par groupe de dose
| Pasiréotide LP 10 mg q28j Variation relative | Pasiréotide LP 30 mg q28j Variation relative | |||||||||
| Taux moyen de CLU (nmol/24 h) Inclusion | N | 74 | 76 | |||||||
| Moyenne (ÉT) | 462,6 (256,41) | 477,1 (331,75) | ||||||||
| Médiane (min, max) | 409,8 (44,7, 1432,9) | 371,6 (50,8, 1670) | ||||||||
| Variation relative médiane (min, max) du taux moyen de CLU par rapport à l’inclusion1 | Mois 7 | -41,3% (-47,9, -11,4) | -41,4% (-53,0, -22,4) | |||||||
| 1 La variation relative médiane du taux moyen de CLU par rapport à l’inclusion est calculée par imputation des valeurs manquantes avec la variation relative la plus faible observée au mois 7 dans chaque groupe de traitement. | ||||||||||
Des diminutions de la pression artérielle systolique et diastolique en position allongée et du poids ont été observées dans les deux groupes de dose au mois 7. Dans l’ensemble, les diminutions de ces paramètres avaient tendance à être plus importantes chez les patients qui étaient répondeurs en termes de taux moyen de CLU. Des tendances similaires ont été observées au mois 12.
Au mois 7, la majorité des patients présentaient une amélioration par rapport à l’inclusion ou une stabilisation des signes de la maladie de Cushing. Les rougeurs faciales avaient diminué chez 43,5 % des patients (47/108) et plus d’un tiers des patients présentaient une amélioration du coussinet adipeux supraclaviculaire (34,3 %) et du coussinet adipeux dorsal (34,6 %). Des résultats comparables ont été enregistrés au mois 12.
La qualité de vie était évaluée à l’aide de l’échelle de qualité de vie générique (SF-12v2 General Health Survey) et d’une échelle d’évaluation par les patients spécifique à la maladie (CushingQoL). Il a été observé dans les deux groupes des améliorations du score de l’échelle CushingQoL et du score total du domaine mental de l’échelle SF-12v2, mais pas du score total du domaine physique.
15. Microbiologie
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16. Toxicologie non clinique
Toxicologie générale
Toxicité à dose unique
La toxicité aiguë du pasiréotide aux doses de 15 et 30 mg/kg par voie sous-cutanée a été évaluée chez des rats et des souris. Il n’a pas été observé de létalité.
Toxicité à doses répétées
Rats
L’étude pivot de toxicité à doses répétées chez des rongeurs a été effectuée chez des rats mâles et femelles. Les animaux ont reçu le pasiréotide en injection SC aux doses de 0,0008, 0,024, 0,08 et 0,24 mg/kg une fois par jour pendant 26 semaines. Par rapport aux valeurs de l’ASC chez l’humain à la dose de 900 mcg deux fois par jour, ces doses confèrent une marge d’exposition de respectivement 0,07, 0,24 (0,33 chez les mâles et 0,15 chez les femelles), 0,49 et 1,92. Selon les modifications observées dans l’hypophyse (mâles) et dans l’appareil génital (femelles), la dose sans effet nocif observé (DSNEO) estimée est de 0,024 mg/kg/jour. De plus, dans l’étude de 26 semaines (6 cycles) chez les rats, l’administration par voie IM de 3,125 mg et 6,25 mg de pasiréotide LP a induit des ASC0-28j de 620,8 et 1 062,5 ng·j/ml après le premier cycle, entraînant des multiples d’exposition de 1,3 et 2,3 fois pour l’ASC0-28j par rapport à l’exposition systémique chez l’humain à la dose de 60 mg.
Tous les effets induits par le pasiréotide ont été considérés comme étant dus à l’action pharmacologique du médicament et toutes les anomalies ont été réversibles après une période de récupération. Une diminution du poids corporel a été observée chez les mâles (à partir de la dose de 0,008 mg/kg) et chez les femelles (à la dose de 0,24 mg/kg). Chez les mâles, des diminutions du poids de l’hypophyse et de la masse cytoplasmique de cellules acidophiles/somatotropes ont été observées aux doses > 0,024 mg/kg. Chez les femelles, des modifications dans l’appareil génital (diminution du nombre de corps jaunes, hyperplasie ou hypertrophie de la muqueuse vaginale due à la mucification, hypertrophie vaginale) compatibles avec un allongement du cycle œstral ont été observées aux doses ≥ 0,08 mg/kg.
Des effets inhibiteurs sur les organes lymphoïdes et hématopoïétiques ont été constatés; ils comprenaient une diminution du poids et de la cellularité du thymus ainsi qu’une diminution de l’activité hématopoïétique de la rate et de la moelle osseuse. L’absence de renouvellement osseux sous le cartilage de conjugaison du tibia et du fémur a été observée. Les modifications des paramètres biochimiques sériques (augmentation de l’ALT, diminution de l’albumine) et la diminution du poids du foie semblaient indiquer des effets possibles sur le foie aux doses élevées, pouvant être la conséquence de la diminution du taux d’IGF-1. Les modifications des paramètres de la coagulation (augmentation du TP et du TCA) observées chez les femelles sont vraisemblablement liées à l’effet pharmacologique du pasiréotide, probablement en raison de la modification de la synthèse par le foie des facteurs de la coagulation régulés par la GH.
Les résultats des études du pasiréotide LP ont montré que les effets systémiques sont comparables à ceux induits par la formulation sous-cutanée. Les modifications microscopiques dans les organes cibles (hypophyse, surrénales et thyroïde, pancréas, os et moelle osseuse) sont compatibles avec l’action pharmacologique des analogues de la somatostatine.
Singes
L’étude pivot de toxicité à doses répétées chez des espèces autres que les rongeurs a été effectuée chez des singes mâles et femelles.
Les animaux ont reçu le pasiréotide aux doses de 0,4, 1,6 et 3,2 mg/kg par jour pendant 39 semaines. Par rapport aux valeurs de l’ASC chez l’humain à la dose de 900 mcg deux fois par jour, ces doses confèrent une marge d’exposition de respectivement 12,2, 39,0 et 96,1 chez les mâles et 13,3, 54,7 et 102,6 chez les femelles. Selon les modifications histologiques dans l’hypophyse (augmentation de l’acidiphilie dans la pars distallis), la thyroïde (petits follicules), le côlon (distension avec fécalome) et les réactions au site d’injection, la DSENO estimée est de 1,6 mg/kg/jour. Tous les effets induits par le pasiréotide ont été considérés comme étant dus à l’action pharmacologique du médicament et toutes les anomalies ont été réversibles après une période de récupération.
Cancérogénicité
Le potentiel cancérogène du pasiréotide administré par voie SC a été évalué dans l’étude de 26 semaines sur un modèle chez la souris transgénique RasH2 (doses : 0, 0,0.5, 1,0, 2,5 mg/kg/jour) et dans l’étude de deux ans sur un modèle chez le rat (doses : 0, 0,01, 0,05, 0,3 mg/kg/jour). Le pasiréotide n’a été cancérogène dans aucun modèle.
Génotoxicité
Le pasiréotide n’a pas présenté de potentiel mutagène ni clastogène dans une batterie d’essais, incluant le test d’Ames, l’essai d’aberrations chromosomiques sur lymphocytes périphériques humains ou l’essai des micronoyaux in vivo chez le rat.
Toxicité pour la reproduction et le développement
La fertilité et le développement embryonnaire précoce ont été évalués chez des rats. Le pasiréotide était administré en injection SC aux doses de 0,1, 1,0 et 10 mg/kg/jour avant l’accouplement, pendant l’accouplement et jusqu’au 6e jour de la gestation. Des effets sur la reproduction n’ont été observés que chez les femelles et comprenaient un allongement des cycles œstraux/l’absence de cycles aux doses ≥ 1,0 mg/kg et une diminution du nombre de corps jaunes, de sites d’implantation et/ou de fœtus viables à toutes les doses. Il n’a pas été établi de DSENO pour la fertilité femelle (< 0,1 mg/kg/jour).
Le développement embryonnaire et fœtal a été évalué chez des rats et des lapins. Chez les rats, le pasiréotide était administré en injection SC aux doses de 1, 5 et 10 mg/kg du jour 6 au jour 17 de la gestation. À la dose de 10 mg/kg, en présence d’une toxicité et d’une mortalité maternelles, il a été observé des effets sur la génération F1 qui consistaient en une augmentation des résorptions précoces et totales, une diminution du poids des fœtus et des anomalies de rotation des membres. La DSENO pour les fœtus était de 5 mg/kg. Le pasiréotide n’a pas été tératogène chez le rat.
Chez les lapins, le pasiréotide était administré en injection SC aux doses de 0,05, 1,0 et 5,0 mg/kg/jour des jours 7 à 20 de la gestation. Une toxicité maternelle a été observée aux doses ≥ 1,0 mg/kg et une mortalité a été constatée à la dose de 5,0 mg/kg. Des effets sur la reproduction et les fœtus (augmentations des résorptions précoces et/ou totales, diminution du poids du fœtus) en présence d’une toxicité maternelle ont été constatés aux doses ≥ 1,0 mg/kg. À la dose de 5 mg/kg, des avortements et une diminution du nombre de fœtus viables ont été observés. Les augmentations des anomalies squelettiques observées à la dose de 5,0 mg/kg ont été considérées comme secondaires à la diminution du poids des fœtus. La DSENO pour les mères et les fœtus était de 0,05 mg/kg. Le pasiréotide n’a pas été tératogène chez le lapin.
Le développement prénatal et postnatal a été évalué chez les rats. Le pasiréotide était administré en injection SC aux doses de 2, 5 et 10 mg/kg aux mères de la génération F0 du jour 6 de la gestation au jour 21, 22 ou 23 du postpartum. Une toxicité maternelle a été observée à toutes les doses et une mortalité liée au médicament a été constatée à la dose de 5 mg/kg. L’administration de pasiréotide n’a pas eu d’effet sur les performances maternelles (pas de modifications de l’indice de gestation, de la durée de la gestation, du nombre de petits vivants ou morts, du nombre de cicatrices d’implantation, du sex-ratio et de l’indice de naissances vivantes). Une diminution du poids des petits de la génération F1 a été observée à toutes les doses. Du fait du poids faible des petits, le délai moyen en jours de dépliement du pavillon de l’oreille était légèrement augmenté dans tous les groupes de dose. Après le sevrage, les gains pondéraux ont été comparables dans tous les groupes, ce qui démontre la réversibilité des effets. Il n’a pas été observé d’effet sur la fonction visuelle, le développement physique, les performances de comportement, les observations macroscopiques, les performances des parents ou l’utérus chez les adultes de la génération F1.
Toxicologie particulière
Antigénicité
L’antigénicité n’a pas été évaluée avec la formulation sous-cutanée. Dans une étude chez les rats effectuée avec le pasiréotide LP administré par voie IM, des anticorps dirigés contre le pasiréotide ont été détectés chez 26 des 59 animaux traités. Les anticorps ont été considérés comme n’étant pas neutralisants, car les effets pharmacologiques et les concentrations du médicament ont été maintenus.
Immunotoxicité
Le potentiel immunotoxique du pasiréotide administré par voie SC a été évaluée dans une étude d’immunotoxicité de quatre semaines chez les rats (doses : 0,08, 0,24 et 0,8 mg/kg/jour). Le pasiréotide présente un faible potentiel immunotoxique. Bien qu’il ait été observé une légère diminution des nombres de lymphocytes chez les mâles aux doses de 0,24 et 0,8 mg/kg/jour (nombres de lymphocytes totaux et nombres absolus de lymphocytes T totaux, de lymphocytes T auxiliaires, de lymphocytes T cytotoxiques, de cellules tueuses naturelles et de lymphocytes B), il n’a pas été constaté d’effets toxiques du pasiréotide sur la fonction immunitaire (l’administration de pasiréotide n’a pas eu d’effet sur les réponses en IgM anti-KLH [hémocyanine de patelle] et en IgG anti-KLH).
Phototoxicité
Dans le spectre d’absorption du pasiréotide, un pic significatif a été observé à 360 nm environ. Un essai de phototoxicité in vitro a été réalisé. Le pasiréotide n’a pas présenté de potentiel phototoxique.