


Monographie de produit - Mytolac
1 INDICATIONS
PrMYTOLACMD (lanréotide [sous forme d’acétate de lanréotide] injectable) est indiqué pour :
- Le traitement au long cours des patients adultes atteints d’une acromégalie résultant d’adénomes hypophysaires, qui ont présenté une réponse inadéquate au traitement chirurgical ou à la radiothérapie ou qui ne peuvent pas être traités par ces méthodes.
Le soulagement des symptômes associés à l’acromégalie.
Le traitement de l’acromégalie vise à diminuer les taux d’hormone de croissance (GH) et de facteur de croissance insulinomimétique de type 1 (IGF-1) ajustés en fonction de l’âge et, si possible, à les ramener à la normale.
Le traitement des tumeurs neuroendocrines entéropancréatiques chez les patients adultes atteints d’une maladie localement avancée ou métastatique non résécable de grade 1 ou de grade 2 à indice Ki67 < 10 %, en vue de ralentir la progression.
L’efficacité du lanréotide s’appuie sur une étude de phase III contrôlée par placebo qui a mis en évidence une amélioration de la survie sans progression chez les patients atteints d’une maladie stable, selon les critères RECIST (taux de croissance < 20 %), sur une période de 12 à 24 semaines. Aucune amélioration de la survie globale n’a été observée. Les données sur les tumeurs de l’intestin postérieur étaient limitées (voir
14.1 Essais cliniques par indication, Tumeurs neuroendocrines entéropancréatiques).
- Le traitement du syndrome carcinoïde chez les patients adultes; l’utilisation de PrMYTOLACMD permet de réduire la fréquence d’administration des analogues de la somatostatine à courte durée d’action comme médicaments de secours (voir 14.1 Essais cliniques par indication, Syndrome carcinoïde).
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Les données provenant des études cliniques et de l’expérience portent à croire que l’emploi du médicament chez une population âgée est associé à des différences pharmacocinétiques (voir 7.1.4 Personnes âgées). Il n’est pas nécessaire de modifier la dose initiale chez les patients âgés atteints d’acromégalie (voir 4.2 Dose recommandée et ajustement posologique, Acromégalie). Les études cliniques menées chez des patients atteints de tumeurs neuroendocrines (TNE) entéropancréatiques ou du syndrome carcinoïde ne comprenaient pas suffisamment de patients de 65 ans et plus (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
Le lanréotide injectable est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament (voir Système immunitaire) ou à un composant de la préparation, y compris tout ingrédient non médicinal, ou du contenant (voir la liste complète des ingrédients à la section
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT);
- Le lanréotide injectable est contre-indiqué chez les patients qui présentent une hypersensibilité à la somatostatine ou aux peptides apparentés;
- Le lanréotide injectable est contre-indiqué chez les patients qui présentent une lithiase biliaire compliquée non traitée.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Acromégalie
- Après 3 mois de traitement par PrMYTOLACMD, les taux d’hormone de croissance (GH) et de facteur de croissance insulinomimétique de type 1 (IGF-1) doivent être mesurés, et la posologie doit être ajustée en fonction de la progression de la maladie et de l’efficacité du traitement (voir 4.2 Dose recommandée et ajustement posologique, Acromégalie et Surveillance et analyses de laboratoire, Acromégalie).
- Une légère diminution de la fonction thyroïdienne a été observée durant le traitement. Des tests de la fonction thyroïdienne sont recommandés selon la pertinence clinique (voir Système endocrinien et métabolisme et Surveillance et analyses de laboratoire, Acromégalie).
- La dose initiale de PrMYTOLACMD en cas d’insuffisance hépatique ou rénale modérée ou grave devrait être de 60 mg, puis ajustée par la suite. L’intervalle posologique prolongé (PrMYTOLACMD à 120 mg) chez ces patients n’a pas fait l’objet d’études (voir 4.2 Dose recommandée et ajustement posologique, Acromégalie).
Acromégalie, TNE entéropancréatiques et syndrome carcinoïde
- Une bradycardie sinusale peut survenir chez les patients atteints de troubles cardiaques antérieurs au traitement par PrMYTOLACMD; il faut donc surveiller la fréquence cardiaque chez ces patients (voir Appareil cardiovasculaire et Surveillance et analyses de laboratoire).
Mises en garde et précautions importantes
- Une perte de contrôle du glucose sanguin (hypoglycémie chez les patients diabétiques; hyperglycémie) peut survenir (voir Système endocrinien et métabolisme et Surveillance et analyses de laboratoire).
- La motilité de la vésicule biliaire peut être réduite, ce qui peut entraîner la formation de calculs biliaires (voir Fonctions hépatique, biliaire et pancréatique et Surveillance et analyses de laboratoire).
- Le lanréotide peut interagir avec la cyclosporine (voir 9.1 Interactions médicamenteuses graves).
- Les patients traités par PrMYTOLACMD peuvent présenter une hypoglycémie ou une hyperglycémie. Il faut donc surveiller la glycémie au début du traitement ou à tout changement de posologie et à intervalles réguliers par la suite, et le traitement des patients atteints de diabète doit être adapté en conséquence (voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES », Système endocrinien et métabolisme et Surveillance et analyses de laboratoire).
PrMYTOLACMD peut diminuer la motilité de la vésicule biliaire et entraîner la formation de calculs biliaires. Il est donc recommandé d’effectuer une échographie de la vésicule biliaire au début du traitement et à intervalles réguliers par la suite. Si des complications de cholélithiase sont soupçonnées, cesser l’administration de PrMYTOLACMD et instaurer un traitement approprié (voir 3 ENCADRÉ
« MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES », Fonctions hépatique, biliaire et pancréatique et Surveillance et analyses de laboratoire).
- L’administration concomitante de PrMYTOLACMD et de cyclosporine peut faire baisser le taux sanguin de cyclosporine. Il faut donc surveiller le taux sanguin de cyclosporine (voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » et 9.1 Interactions médicamenteuses graves).
- Les effets gastro-intestinaux de PrMYTOLACMD peuvent réduire l’absorption intestinale des médicaments administrés de façon concomitante. PrMYTOLACMD peut réduire la clairance métabolique des composés métabolisés par les enzymes du cytochrome P450. Il faut faire preuve de prudence lorsqu’on administre des médicaments principalement métabolisés par le CYP3A4 possédant un faible index thérapeutique en concomitance avec PrMYTOLACMD (voir 9.2 Aperçu des interactions médicamenteuses).
- L’administration concomitante de médicaments bradycardiogènes peut avoir un effet additif sur le ralentissement de la fréquence cardiaque associé au traitement par PrMYTOLACMD . Il peut être nécessaire d’ajuster la posologie des médicaments administrés en concomitance (voir 9.2 Aperçu des interactions médicamenteuses).
- Il n’est pas nécessaire de modifier la dose initiale chez les patients âgés atteints d’acromégalie (voir 4.2 Dose recommandée et ajustement posologique, Acromégalie). Les études cliniques menées chez des patients atteints de TNE entéropancréatiques ou du syndrome carcinoïde ne comprenaient pas suffisamment de patients de 65 ans et plus pour permettre d’établir une recommandation posologique chez les personnes âgées (voir 7.1.4 Personnes âgées).
TNE entéropancréatiques
- Aucun ajustement posologique n’est recommandé en cas d’insuffisance rénale légère ou modérée. Les données sont incomplètes pour recommander une dose chez les patients présentant une insuffisance rénale grave ou une insuffisance hépatique, quelle qu’en soit la gravité (voir 4.2 Dose recommandée et ajustement posologique, TNE entéropancréatiques.
Syndrome carcinoïde
- Les données sont incomplètes pour recommander une dose chez les patients présentant une insuffisance rénale ou hépatique, quelle qu’en soit la gravité. Aucune étude abordant précisément l’insuffisance rénale ou hépatique n’a été menée chez les patients atteints du syndrome carcinoïde (voir 4.2 Dose recommandée et ajustement posologique, Syndrome carcinoïde).
4.2 Dose recommandée et ajustement posologique
Acromégalie
Les patients doivent commencer le traitement par une injection sous-cutanée profonde de MYTOLACMD à raison de 90 mg toutes les 4 semaines pendant 3 mois. Au bout de 3 mois, la posologie peut être ajustée comme suit :
- GH > 1 et ≤ 2,5 ng/mL, IGF-1 normal et symptômes cliniques maîtrisés : continuer l’administration de 90 mg toutes les 4 semaines.
- GH > 2,5 ng/mL, IGF-1 élevé et/ou symptômes cliniques non maîtrisés : augmenter la dose à 120 mg toutes les 4 semaines.
- GH ≤ 1 ng/mL, IGF-1 normal et symptômes cliniques maîtrisés : réduire la dose à 60 mg toutes les 4 semaines.
Par la suite, la posologie doit être ajustée en fonction de la réponse du patient, déterminée par une réduction des symptômes et/ou du taux de GH, d’IGF-1 ou des deux.
La dose initiale en cas d’insuffisance hépatique ou rénale modérée ou grave devrait être de
60 mg de PrMYTOLACMD administrée par voie sous-cutanée profonde, à intervalles de 4 semaines pendant 3 mois, suivie des ajustements posologiques décrits ci-dessus (voir 10.3 Pharmacocinétique, Insuffisance hépatique et Insuffisance rénale).
Les patients contrôlés sous 60 ou 90 mg de PrMYTOLACMD peuvent être considérés pour un traitement par des doses de 120 mg de PrMYTOLACMD administrées à intervalle prolongé (toutes les 6 ou 8 semaines). Il faut obtenir les taux de GH et d’IGF-1 6 semaines après ce changement de schéma posologique pour évaluer la persistance de la réponse des patients.
Un suivi continu de la réponse des patients, dont l’ajustement des doses pour contrôler les symptômes biochimiques et cliniques, est recommandé.
L’intervalle posologique prolongé (PrMYTOLACMD à 120 mg toutes les 6 ou 8 semaines) n’a pas été étudié chez les patients atteints d’insuffisance hépatique ou rénale modérée ou grave (voir 10.3 Pharmacocinétique, Pharmacocinétique de lanréotide chez des patients atteints d’acromégalie).
Santé Canada n’a pas autorisé d’indication chez les patients de moins de 18 ans (voir 1.1 Enfants).
Il n’est pas nécessaire de modifier la dose initiale chez les patients âgés de 65 ans et plus (voir
10.3 Pharmacocinétique, Personnes âgées).
- TNE entéropancréatiques
La dose recommandée de PrMYTOLACMD est de 120 mg administrée à intervalles de 4 semaines par injection sous-cutanée profonde dans le quadrant supéro- externe de la fesse ou dans la région supérieure externe de la cuisse. On mettra fin au traitement advenant une progression de la maladie.
Aucun ajustement posologique n’est recommandé en cas d’insuffisance rénale légère ou modérée. Les données sont incomplètes pour recommander une dose chez les patients présentant une insuffisance rénale grave ou une insuffisance hépatique, quelle qu’en soit la gravité (voir 10.3 Pharmacocinétique, Insuffisance hépatique et Insuffisance rénale).
Santé Canada n’a pas autorisé d’indication chez les patients de moins de 18 ans (voir 7.1.3 Enfants).
Les études cliniques menées chez des patients atteints de TNE entéropancréatiques ne comprenaient pas suffisamment de patients de 65 ans et plus pour permettre d’établir une recommandation posologique chez les personnes âgées (voir 7.1.4 Personnes âgées).
- Syndrome carcinoïde
La dose recommandée de PrMYTOLACMD est de 120 mg administrée à intervalles de 4 semaines par injection sous-cutanée profonde.
Les patients chez qui PrMYTOLACMD est déjà administré pour traiter des TNE entéropancréatiques ne doivent pas recevoir une dose supplémentaire pour traiter le syndrome carcinoïde.
Les données sont incomplètes pour recommander une dose chez les patients présentant une insuffisance rénale ou hépatique, quelle qu’en soit la gravité. Aucune étude abordant précisément l’insuffisance rénale ou hépatique n’a été menée chez les patients atteints du syndrome carcinoïde (voir 10.3 Pharmacocinétique, Insuffisance hépatique et Insuffisance rénale).
Santé Canada n’a pas autorisé d’indication chez les patients de moins de 18 ans (voir 7.1.3 Enfants).
Les études cliniques menées chez des patients atteints du syndrome carcinoïde ne comprenaient pas suffisamment de patients de 65 ans et plus pour permettre d’établir une recommandation posologique chez les personnes âgées (voir 7.1.4 Personnes âgées).
4.3 Reconstitution
Aucune reconstitution n’est nécessaire pour ce produit.
4.4 Administration
L’injection peut être pratiquée par un professionnel de la santé ou, pour les patients considérés par leur professionnel de la santé comme recevant une dose stable de PrMYTOLACMD, par une autre personne ayant reçu une formation appropriée. Les patients peuvent aussi s’auto-administrer le produit après avoir reçu une formation appropriée. La décision concernant l’injection par le patient ou par une autre personne formée doit être prise par le professionnel de la santé.
PrMYTOLACMD doit être injecté par voie sous-cutanée profonde dans le quadrant supéro- externe de la fesse ou dans la région supérieure externe de la cuisse. Dans les cas d’auto- administration, l’injection doit se faire dans la région supérieure externe de la cuisse.
Quel que soit le point d’administration, la peau doit être tendue avant l’injection. L’aiguille doit être introduite rapidement sur toute sa longueur, perpendiculairement à la peau. Le point d’injection doit alterner entre les côtés droit et gauche.
PrMYTOLACMD est fourni dans une seringue stérile préremplie, présentée dans une boîte qui contient également une aiguille à usage unique munie d’un protège-aiguille qui la couvre et se verrouille automatiquement autour d’elle après l’administration du produit pour aider à prévenir les blessures par piqûre d’aiguille. PrMYTOLACMD est à usage unique et doit être utilisé immédiatement après ouverture. Aucune reconstitution n’est nécessaire.
4.5 Dose oubliée
En cas d’injection oubliée, la suivante doit être administrée le plus tôt possible.
5 SURDOSAGE
En cas de surdosage, un traitement symptomatique s’impose. Un seul cas de surdosage de lanréotide a été observé chez l’humain : celui d’un patient acromégale de 52 ans qui présentait des antécédents de diabète sucré et d’hypertension et qui a reçu pendant deux mois une injection quotidienne de 30 mg de lanréotide du fait d’un mésusage du médicament. Aucun symptôme aigu ni signe pharmacologique de surdosage n’a été signalé. Le patient a subi un infarctus du myocarde une semaine après la dernière injection.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
- Tableau 1 : Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique/teneur/ composition | Ingrédients non médicinaux |
|---|---|---|
| Injection sous-cutanée profonde | Solution à libération prolongée 60 mg, 90 mg, 120 mg de lanréotide (sous forme d’acétate de lanréotide) par unité (seringue) | Acide acétique, eau pour injection |
PrMYTOLACMD est fourni dans une seringue stérile préremplie en polypropylène avec un bouchon en caoutchouc élastomère thermoplastique scellé par un capuchon en polypropylène. La seringue est présentée dans une boîte qui contient également un conditionnement individuel pour l’aiguille. Le contenu de ce conditionnement est un dispositif SAN® (Safe Auto Needle) -Light, qui est une aiguille munie d’un PROTÈGE-AIGUILLE VERT pour prévenir les blessures par piqûre d’aiguille.
Chaque seringue préremplie porte une étiquette drapeau, est placée dans un plateau en plastique et scellée à l’intérieur d’une pochette en aluminium étiquetée. Chaque aiguille en acier inoxydable est munie d’un protège-aiguille (un dispositif de sécurité automatique) et est emballée dans un conditionnement individuel. La seringue et l’aiguille sont présentées dans une même boîte en carton qui contient la notice de renseignements sur le médicament destinée au patient.
Boîte d’une dose individuelle de PMYTOLACMD de 60 mg en seringue de 0,5 mL avec une aiguille en acier inoxydable (18 G X 20 mm) munie d’un protège-aiguille.
Boîte d’une dose individuelle de PrMYTOLACMD de 90 mg en seringue de 0,5 mL avec une aiguille en acier inoxydable (18 G X 20 mm) munie d’un protège-aiguille.
Boîte d’une dose individuelle de PrMYTOLACMD de 120 mg en seringue de 0,5 mL avec une aiguille en acier inoxydable (18 G X 20 mm) munie d’un protège-aiguille.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
PrMYTOLACMD est une préparation à libération prolongée destinée à l’injection sous-cutanée profonde. Les seuls excipients sont l’eau pour préparations injectables et l’acide acétique glacial (pour l’ajustement du pH).
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter la section 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ».
Appareil cardiovasculaire
Le lanréotide peut entraîner un ralentissement de la fréquence cardiaque, sans atteindre nécessairement le seuil de la bradycardie, chez les patients exempts d’affection cardiaque sous-jacente. Chez les patients atteints de troubles cardiaques antérieurs à la prise de lanréotide, une bradycardie sinusale peut survenir et il faut donc surveiller la fréquence cardiaque (voir Surveillance et analyses de laboratoire).
Chez 81 patients ayant une fréquence cardiaque initiale ≥ 60 battements par minute (bpm) traités par lanréotide dans le cadre de l’étude 726 sur les tumeurs neuroendocrines entéropancréatiques, l’incidence de fréquence cardiaque < 60 bpm était de 23 % (19/81) contre 16 % (15/94) dans le groupe ayant reçu le placebo; dix patients (12 %) avaient une fréquence cardiaque documentée < 60 bpm à plus d’une visite. L’incidence d’épisodes documentés de fréquence cardiaque < 50 bpm, de même que l’incidence de bradycardie signalée comme effet indésirable, était de 1 % dans chaque groupe du traitement à l’étude. Il y a lieu d’instaurer un traitement médical approprié en présence d’une bradycardie symptomatique.
Conduite de véhicules ou utilisation de machines
Dans le cadre des études cliniques menées chez des patients atteints d’acromégalie, de TNE entéropancréatiques ou du syndrome carcinoïde, les céphalées et les étourdissements ont été les effets indésirables le plus souvent signalés pendant le traitement par lanréotide. Il faut demander aux patients de faire preuve de prudence lorsqu’ils conduisent un véhicule ou utilisent une machine pendant le traitement par PrMYTOLACMD.
Système endocrinien et métabolisme
Des études de pharmacologie menées chez l’animal et chez l’humain montrent que le lanréotide, comme la somatostatine et ses analogues, inhibe la sécrétion d’insuline et de glucagon. Par conséquent, les patients traités par PrMYTOLACMD peuvent présenter une hypoglycémie ou une hyperglycémie. Il est nécessaire de surveiller la glycémie au début du traitement par le lanréotide ou à tout changement de posologie et à intervalles réguliers par la suite, et le traitement des patients atteints de diabète doit être adapté en conséquence (voir Surveillance et analyses de laboratoire). Chez le patient insulinodépendant, les besoins en insuline peuvent être diminués.
Une légère diminution de la fonction thyroïdienne a été observée durant le traitement par le lanréotide chez des patients atteints d’acromégalie, mais les cas d’hypothyroïdie clinique sont rares. Des tests de la fonction thyroïdienne sont recommandés selon la pertinence clinique (voir Surveillance et analyses de laboratoire).
Appareil digestif
Les effets gastro-intestinaux du lanréotide peuvent réduire l’absorption intestinale des médicaments administrés de façon concomitante.
Fonctions hépatique, biliaire et pancréatique
Le lanréotide peut diminuer la motilité de la vésicule biliaire et entraîner la formation de calculs biliaires. Il est donc recommandé d’effectuer une échographie de la vésicule biliaire au début du traitement et à intervalles réguliers par la suite (voir Surveillance et analyses de laboratoire).
Des rapports de pharmacovigilance ont fait état de calculs biliaires à l’origine de complications, dont une cholécystite, une cholangite et une pancréatite, qui ont nécessité une cholécystectomie chez des patients prenant du lanréotide. Si des complications de cholélithiase sont soupçonnées, cesser l’administration de PrMYTOLACMD et instaurer un traitement approprié.
En présence d’une insuffisance hépatique, on a observé une augmentation du volume de distribution, du temps de séjour moyen, de l’aire sous la courbe et de la demi-vie. La clairance était réduite de 30 % chez les patients atteints d’insuffisance hépatique modérée ou grave (voir 10.3 Pharmacocinétique, Insuffisance hépatique).
Une insuffisance pancréatique exocrine (IPE) a été observée chez certains patients recevant le lanréotide, principalement pour le traitement de TNE gastro-entéropancréatiques, mais des cas ont également été rapportés chez des patients recevant le lanréotide pour le traitement de l’acromégalie ou du syndrome carcinoïde. Les symptômes de l’IPE sont notamment une stéatorrhée, des selles molles, un ballonnement abdominal et une perte de poids. Le dépistage et le traitement approprié de l’IPE conformément aux lignes directrices cliniques doivent être envisagés chez les patients symptomatiques.
Acromégalie
Une dose initiale de lanréotide (sous forme d’acétate de lanréotide) de 60 mg est recommandée chez les patients atteints d’insuffisance hépatique modérée ou grave (voir 4.2 Dose recommandée et ajustement posologique, Acromégalie).
L’intervalle posologique prolongé du lanréotide (120 mg toutes les 6 ou 8 semaines) chez les patients atteints d’insuffisance hépatique modérée ou grave n’a pas fait l’objet d’études (voir 10.3 Pharmacocinétique, Pharmacocinétique de Lanréotide chez des patients atteints d’acromégalie).
TNE entéropancréatiques
Chez les patients atteints de tumeurs neuroendocrines entéropancréatiques, l’utilisation de lanréotide en présence d’une insuffisance hépatique légère, modérée ou grave (selon le score Child-Pugh) n’a pas fait l’objet d’études (voir 4.2 Dose recommandée et ajustement posologique, TNE entéropancréatiques et 10.3 Pharmacocinétique, Insuffisance hépatique).
Syndrome carcinoïde
Chez les patients atteints du syndrome carcinoïde, l’utilisation de lanréotide en présence d’une insuffisance hépatique légère, modérée ou grave n’a pas fait l’objet d’études (voir 4.2 Dose recommandée et ajustement posologique, Syndrome carcinoïde et 10.3 Pharmacocinétique, Insuffisance hépatique).
Système immunitaire
Des réactions allergiques (y compris œdème de Quincke et anaphylaxie) ont été signalées après l’administration de lanréotide (voir 8.5 Effets indésirables observés dans le cadre de la pharmacovigilance après commercialisation).
Surveillance et analyses de laboratoire
Acromégalie
Les taux de GH et d’IGF-1 sont des marqueurs utiles de la progression de la maladie et de l’efficacité du traitement (voir 4.2 Dose recommandée et ajustement posologique,
Acromégalie).
Une légère diminution de la fonction thyroïdienne a été observée durant le traitement. Des tests de la fonction thyroïdienne sont recommandés selon la pertinence clinique.
Acromégalie, TNE entéropancréatiques et syndrome carcinoïde
Chez les patients atteints de troubles cardiaques avant la prise de lanréotide, une bradycardie sinusale peut survenir et il faut donc surveiller la fréquence cardiaque.
La principale interaction pharmacodynamique susceptible de se produire est une inhibition de la sécrétion de glucagon pouvant déclencher une hypoglycémie chez les patients atteints de diabète sous traitement, notamment chez les patients insulinodépendants. Par conséquent, les besoins en insuline des patients atteints de diabète insulinodépendant pourraient être diminués. Les patients traités par PrMYTOLACMD peuvent présenter une hypoglycémie ou une hyperglycémie. Il est donc nécessaire de surveiller la glycémie au début du traitement par PrMYTOLACMD ou à tout changement de posologie et à intervalles réguliers par la suite. Le traitement antidiabétique des patients atteints de diabète doit être adapté en conséquence.
Le lanréotide peut diminuer la motilité de la vésicule biliaire et entraîner la formation de calculs biliaires. Il est donc recommandé d’effectuer une échographie de la vésicule biliaire au début du traitement et à intervalles réguliers par la suite.
Fonction rénale
Acromégalie
Les patients atteints d’insuffisance rénale grave présentent une réduction de moitié environ de la clairance sérique totale du lanréotide, avec pour conséquence une augmentation de la demi- vie et de l’aire sous la courbe (voir 10.3 Pharmacocinétique, Insuffisance rénale). Il est recommandé que les patients présentant une insuffisance rénale modérée ou grave reçoivent une dose initiale de lanréotide de 60 mg (voir 4.2 Dose recommandée et ajustement posologique, Acromégalie).
L’intervalle posologique prolongé (lanréotide à 120 mg toutes les 6 ou 8 semaines) n’a pas été étudié chez les patients atteints d’insuffisance rénale modérée ou grave (voir 10.3 Pharmacocinétique, Pharmacocinétique de lanréotide chez des patients atteints d’acromégalie).
TNE entéropancréatiques
Chez les patients atteints de tumeurs neuroendocrines entéropancréatiques, aucun effet sur la clairance totale du lanréotide n’a été observé chez des patients atteints d’une insuffisance rénale légère ou modérée recevant 120 mg de PrMYTOLACMD. Aucune étude n’a été réalisée en présence d’une insuffisance rénale grave (voir 4.2 Dose recommandée et ajustement posologique, TNE entéropancréatiques et 10.3 Pharmacocinétique, Insuffisance rénale).
Syndrome carcinoïde
Chez les patients atteints du syndrome carcinoïde, l’utilisation du lanréotide en présence d’une insuffisance rénale légère, modérée ou grave n’a pas fait l’objet d’études (voir 4.2 Dose recommandée et ajustement posologique, Syndrome carcinoïde et 10.3 Pharmacocinétique, Insuffisance rénale).
Santé reproductive : risque pour les femmes et les hommes
Voir 7.1.1 Femmes enceintes.
Fertilité
Aucune étude sur la fertilité chez l’humain n’a été menée. D’après les résultats des études animales menées chez des rates, le lanréotide pourrait réduire la fertilité chez les femmes aptes à procréer (voir 16 TOXICOLOGIE NON CLINIQUE).
- Risque tératogène
Selon les résultats d’études sur la reproduction animale menées chez le rat et le lapin, le lanréotide pourrait nuire au fœtus s’il était administré à une femme enceinte. Chez des rates gravides, l’administration de 30 mg/kg de lanréotide par injection sous-cutanée toutes les 2 semaines (soit 5 fois la dose maximale recommandée chez l’humain [DMRH]) a entraîné une diminution de la survie embryo-fœtale. Chez des lapines gravides à qui l’on avait administré des injections sous-cutanées à 0,45 mg/kg/jour (soit 2 fois la DMRH), on a observé une diminution de la survie des fœtus et une augmentation des anomalies squelettiques et des tissus mous (voir 16 TOXICOLOGIE NON CLINIQUE).
On recommande aux femmes aptes à procréer d’avoir recours à une méthode de contraception pendant leur traitement par le lanréotide. L’utilisation de PrMYTOLACMD pendant la grossesse n’est pas recommandée (voir 7.1.1 Femmes enceintes).
7.1 Populations particulières
7.1.1 Femmes enceintes
Il y a très peu de données relatives à des cas de grossesse chez les patientes traitées par le lanréotide que ce soit dans les rapports d’essais cliniques ou de pharmacovigilance.
Les études chez l’animal ont montré des effets nocifs sur la reproduction, mais n’ont révélé aucun signe d’effet tératogène (voir 16 TOXICOLOGIE NON CLINIQUE). Le risque possible chez l’humain est inconnu. L’emploi de PrMYTOLACMD n’est pas recommandé pendant la grossesse.
7.1.2 Femmes qui allaitent
On ne sait pas si le médicament passe dans le lait maternel. PrMYTOLACMD ne doit pas être administré à des femmes qui allaitent.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : La demi-vie et le temps de séjour moyen du lanréotide sont plus longs chez les patients âgés en bonne santé que chez les patients plus jeunes en bonne santé (voir 10.3 Pharmacocinétique, Personnes âgées). Les études cliniques menées chez des patients atteints de tumeurs neuroendocrines entéropancréatiques ou du syndrome carcinoïde (voir 14.1 Essais cliniques par indication, Tumeurs neuroendocrines entéropancréatiques et Syndrome carcinoïde) ne comprenaient pas suffisamment de patients de 65 ans et plus.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables fréquemment signalés après l’administration de lanréotide sont le plus souvent locaux (au point d’injection) et gastro-intestinaux.
8.2 Effets indésirables observés au cours des essais cliniques
Étant donné que les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Étude 717 – acromégalie
L’étude 717 était un essai contrôlé par placebo, à répartition aléatoire et à double insu, portant sur 108 patients atteints d’acromégalie traités pendant un an. Les patients ont reçu en tout 13 injections à 28 jours d’intervalle (une injection de placebo et 12 injections de lanréotide ou 13 injections de lanréotide). La dose pouvait être ajustée toutes les quatre injections en fonction des taux de GH et d’IGF-1.
L’exposition totale au lanréotide au cours des trois phases de l’étude est récapitulée ci- dessous.
Tableau 2 : Exposition totale au lanréotide au cours des trois phases de l’étude 717 (population retenue aux fins d’analyse de l’innocuité)
| Statistiques | Dose cumulative de lanréotide (mg) | Dose mensuelle moyenne de lanréotide (mg)1 | Durée du traitement actif (jours)2 |
|---|---|---|---|
N Médiane Moyenne ± écart type Minimum; maximum | 107 1140,0 1196,4 ± 301,6 270; 1560 | 107 98,6 96,4 ± 20,4 58,8; 121,3 | 107 364,0 348,0 ± 48,7 86; 400 |
1 [dose cumulative de lanréotide / durée du traitement actif] x 28
2 [date de la dernière dose de lanréotide – date de la première dose] + 28
Effets indésirables survenus pendant le traitement le plus souvent signalés
Le tableau 3 présente l’incidence des effets indésirables le plus souvent signalés pendant le traitement par lanréotide 60 mg, 90 mg et 120 mg comparativement au placebo au cours de la première phase de l’étude 717.
Tableau 3 : Effets indésirables survenus pendant le traitement le plus souvent signalés (≥ 5 %) au cours de la phase à double insu (1 mois = 1 injection) de l’étude 717 (population retenue aux fins d’analyse de l’innocuité), selon la dose
| Terme préféré | Lanréotide | Placebo (N = 25) | Total (N = 108)* | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
60 mg (N = 27) | 90 mg (N = 27) | 120 mg (N = 29) | Total (N = 83) | ||||||||||||||
| N (%) | N (%) | N (%) | N (%) | N (%) | N (%) | ||||||||||||
| Tout événement | 11(41) | 19 (70) | 20 (69) | 50 (60) | 9 (36) | 59 (55) | |||||||||||
| Diarrhée | 3 (11) | 10 (37) | 13 (45) | 26 (31) | 0 | 26 (24) | |||||||||||
| Douleur abdominale | 2 (7) | 2 (7) | 2 (7) | 6 (7) | 1 (4) | 7 (6) | |||||||||||
| Bradycardie | 3 (11) | 2 (7) | 2 (7) | 7 (8) | 0 | 7 (6) | |||||||||||
| Perte de poids | 2 (7) | 4 (15) | 1 (3) | 7 (8) | 0 | 7 (6) | |||||||||||
| Anémie | 1 (4) | 4 (15) | 1 (3) | 6 (7) | 0 | 6 (6) | |||||||||||
| Flatulence | 0 | 2 (7) | 3 (10) | 5 (6) | 0 | 5 (5) | |||||||||||
* Le nombre total de patients inclus dans l’analyse d’innocuité pour cette phase de l’étude est 108.
L’incidence des effets indésirables survenus pendant le traitement qui ont été signalés le plus souvent, c’est-à-dire ceux qui ont été signalés chez au moins 2 % des patients de l’étude 717 sur le lanréotide, est présentée au tableau 4, selon la dose initiale. La plupart des effets indésirables observés dans cette étude étaient d’intensité faible ou modérée. Ce tableau inclut tous les effets indésirables qui sont survenus au cours du traitement après l’injection de lanréotide et exclut donc ceux qui sont survenus chez les patients ayant reçu le placebo lors de la phase à double insu initiale. Le nombre de patients inclus dans chaque groupe posologique est basé sur le nombre total de ceux qui ont reçu au moins une injection à la dose correspondante. Le total pour les trois groupes posologiques est également indiqué.
Les injections ont été bien tolérées. Les réactions au point d’injection, principalement des indurations au point d’injection et des douleurs au point d’injection, ont été signalées de façon peu fréquente au cours des 52 semaines de l’étude, soit chez 9 % des patients pour chaque type de réaction.
Tableau 4 : Effets indésirables survenus pendant le traitement par lanréotide signalés chez au moins 2 % des patients de l’étude 717 (population retenue aux fins d’analyse de l’innocuité), selon la dose initiale
| Événement indésirable par système ou appareil | Lanréotide | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
60 mg (N = 46) | 90 mg (N = 66) | 120 mg (N = 74) | Total (N = 107*) | ||||||||||
| N (%) | N (%) | N (%) | N (%) | ||||||||||
| Tout événement indésirable | 23 (50) | 33 (50) | 51 (69) | 72 (67) | |||||||||
| Anomalies au point d’administration | |||||||||||||
| Induration au point d’injection | 2 (4) | 2 (3) | 7 (9) | 10 (9) | |||||||||
| Douleur au point d’injection | 3 (7) | 3 (5) | 4 (5) | 10 (9) | |||||||||
| Réaction au point d’injection | 0 (0) | 1 (2) | 2 (3) | 3 (3) | |||||||||
| Saignement au point d’injection | 0 (0) | 1 (2) | 1 (1) | 2 (2) | |||||||||
| Troubles généraux | |||||||||||||
| Fatigue | 1 (2) | 4 (6) | 3 (4) | 8 (7) | |||||||||
| Dorsalgie | 2 (4) | 0 (0) | 1 (1) | 3 (3) | |||||||||
| Malaise | 0 (0) | 0 (0) | 2 (3) | 2 (2) | |||||||||
| Douleur thoracique | 0 (0) | 0 (0) | 2 (3) | 2 (2) | |||||||||
| Troubles cardiovasculaires | |||||||||||||
| Aggravation de l’hypertension | 2 (4) | 2 (3) | 1 (1) | 5 (5) | |||||||||
| Souffle cardiaque | 0 (0) | 0 (0) | 2 (3) | 2 (2) | |||||||||
| Troubles du système nerveux central et | |||||||||||||
| périphérique | |||||||||||||
| Étourdissements | 2 (4) | 0 (0) | 2 (3) | 4 (4) | |||||||||
| Céphalées | 2 (4) | 0 (0) | 2 (3) | 4 (4) | |||||||||
| Vertige | 0 (0) | 2 (3) | 0 (0) | 2 (2) | |||||||||
| Troubles gastro-intestinaux | |||||||||||||
| Diarrhée | 10 (22) | 19 (29) | 34 (46) | 50 (47) | |||||||||
| Douleur abdominale | 5 (11) | 8 (29) | 10 (14) | 21 (20) | |||||||||
| Flatulence | 2 (4) | 3 (5) | 7 (9) | 11 (10) | |||||||||
| Nausées | 3 (7) | 2 (3) | 5 (7) | 10 (9) | |||||||||
| Vomissements | 1 (2) | 0 (0) | 3 (4) | 4 (4) | |||||||||
| Constipation | 1 (2) | 1 (2) | 2 (3) | 4 (4) | |||||||||
| Dyspepsie | 1 (2) | 4 (6) | 1 (1) | 6 (6) | |||||||||
| Anorexie | 0 (0) | 1 (2) | 2 (3) | 3 (3) | |||||||||
Troubles de la fréquence ou du rythme cardiaque Bradycardie | 7 (15) | 5 (8) | 3 (4) | 14 (13) | |||||||||
| Affections hépatobiliaires | |||||||||||||
| Cholélithiase et/ou agrégats dans la vésicule | 8 (17) | 8 (12) | 18 (24) | 32 (30) | |||||||||
| Troubles de la vésicule biliaire | 3 (7) | 3 (5) | 2 (3) | 8 (7) | |||||||||
| Bilirubinémie | 1 (2) | 1 (2) | 0 (0) | 2 (2) | |||||||||
| Hépatomégalie | 0 (0) | 1 (2) | 1 (1) | 2 (2) | |||||||||
| Troubles du métabolisme et de la nutrition | |||||||||||||
| Hyperglycémie | 3 (7) | 2 (3) | 3 (4) | 8 (7) | |||||||||
| Perte de poids | 3 (7) | 3 (5) | 3 (4) | 9 (8) | |||||||||
| Hypoglycémie | 1 (2) | 1 (2) | 0 (0) | 2 (2) | |||||||||
Hypercholestérolémie Augmentation du taux de phosphatase alcaline | 2 (4) 0 (0) | 1 (2) 1 (2) | 0 (0) 1 (1) | 2 (2) 2 (2) | |||||||||
Troubles musculosquelettiques Arthralgie Myalgie Faiblesse musculaire Douleurs osseuses | 1 (2) 1 (2) 1 (2) 0 (0) | 5 (8) 1 (2) 0 (0) 1 (2) | 1 (1) 1 (1) 1 (1) 1 (1) | 6 (6) 3 (3) 2 (2) 2 (2) | |||||||||
Affections du myocarde, de l’endocarde, du péricarde et des valves cardiaques Troubles valvulaires Sténose aortique Insuffisance aortique Infarctus du myocarde | 0 (0) 1 (2) 1 (2) 0 (0) | 1 (2) 0 (0) 2 (3) 0 (0) | 2 (3) 1 (1) 0 (0) 2 (3) | 3 (3) 2 (2) 2 (2) 2 (2) | |||||||||
Troubles psychiatriques Dépression Nervosité | 1 (2) 1 (2) | 1 (2) 0 (0) | 0 (0) 1 (1) | 2 (2) 2 (2) | |||||||||
Affections de la lignée sanguine rouge Anémie | 2 (4) | 2 (3) | 2 (3) | 6 (6) | |||||||||
Troubles respiratoires Dyspnée | 1 (2) | 0 (0) | 2 (3) | 3 (3) | |||||||||
Affections de la peau et des phanères Alopécie Autres troubles de la pilosité Troubles unguéaux | 5 (11) 1 (2) 2 (4) | 3 (5) 0 (0) 1 (2) | 5 (7) 2 (3) 0 (0) | 11 (10) 3 (3) 3 (3) | |||||||||
Affections de la lignée sanguine blanche Leucopénie | 0 (0) | 0 (0) | 2 (3) | 2 (2) | |||||||||
* Le nombre total de patients inclus dans l’analyse d’innocuité pour ces phases de l’étude est de 107.
Autres effets indésirables connexes survenus à une incidence comprise entre < 2 % et
≥ 1 % au cours de l’étude clinique pivot 717 :
Anomalies au point d’administration : inflammation au point d’injection Troubles généraux : asthénie, œdème, douleur, sudation abondante Troubles cardiovasculaires : cardiomégalie, ECG anormal
Troubles du système nerveux central et périphérique : dysesthésie, démarche anormale, hypoesthésie, paresthésie
Troubles endocriniens : hypothyroïdie
Troubles gastro-intestinaux : modification des habitudes intestinales, troubles gastro- intestinaux non spécifiés, reflux gastro-œsophagien, hémorroïdes, pancréatite
Troubles de l’appareil cochléaire et vestibulaire : acouphènes
Troubles de la fréquence ou du rythme cardiaque : arythmie auriculaire, arythmie ventriculaire, bloc de branche, bloc cardiaque
Affections hépatobiliaires : cholécystite, néoplasme hépatique, lésion hépatocellulaire, hépatosplénomégalie
Troubles du métabolisme et de la nutrition : diabète sucré, aggravation du diabète sucré, hypovitaminose B12
Troubles musculosquelettiques : bursite
Affections du myocarde, de l’endocarde, du péricarde et des valves cardiaques :
communication interauriculaire, insuffisance mitrale
Tumeurs : néoplasme hépatique, néoplasme
Troubles psychiatriques : anxiété, appétit accru, impuissance, insomnie
Troubles de l’appareil reproducteur : lésion endométriale
Troubles respiratoires : bronchite, rhinite
Termes secondaires : kystes
Troubles urinaires : dysurie, douleur rénale
Troubles vasculaires (extracardiaques) : ischémie périphérique
Troubles visuels : cataracte, dépôts cornéens
Étude 726 – TNE entéropancréatiques
L’étude 726 était un essai contrôlé par placebo, à répartition aléatoire et à double insu, mené auprès de 204 patients porteurs de tumeurs neuroendocrines entéropancréatiques, traités pendant 96 semaines. Une dose fixe de 120 mg de lanréotide a été administrée toutes les 4 semaines.
Les résultats d’innocuité sont fondés sur une période de suivi médiane d’environ 96 semaines dans le groupe recevant le lanréotide à raison de 120 mg et de 60 semaines dans le groupe recevant le placebo. Le taux d’abandon en raison d’événements indésirables survenus pendant le traitement était de 3 % dans le groupe recevant le lanréotide et de 2,9 % dans le groupe de sujets ayant reçu le placebo.
Le tableau 5 compare les effets indésirables survenus pendant le traitement à une incidence
≥ 5 % chez les patients recevant le lanréotide à raison de 120 mg à des intervalles de 4 semaines et ceux recevant le placebo. La majorité de ces effets indésirables étaient d’intensité faible ou modérée.
Tableau 5 : Effets indésirables survenus pendant le traitement par lanréotide signalés chez ≥ 5 % des patients atteints de tumeurs neuroendocrines entéropancréatiques (étude 726)
| Système ou appareil Terme préféré | Lanréotide 120 mg (N = 101) N (%) | PLACEBO (N = 103) N (%) |
|---|---|---|
| Tout effet indésirable survenu sous traitement | 89 (88) | 93 (90) |
Troubles gastro-intestinaux Diarrhée Douleur abdominale Vomissements Nausées Constipation Flatulence Douleur abdominale haute Gêne abdominale | 68 (67) 35 (35) 24 (24) 19 (19) 14 (14) 12 (12) 12 (12) 8 (8) 5 (5) | 65 (63) 36 (35) 17 (17) 9 (9) 14 (14) 13 (13) 9 (9) 8 (8) 3 (3) |
Infections et infestations Rhinopharyngite Infection urinaire | 41 (41) 9 (9) 9 (9) | 46 (45) 16 (16) 9 (9) |
Troubles généraux et anomalies au point d’administration Fatigue Asthénie Douleur au point d’injection Œdème périphérique | 36 (36) 10 (10) 8 (8) 8 (8) 5 (5) | 43 (42) 15 (15) 5 (5) 4 (4) 7 (7) |
Troubles musculosquelettiques et du tissu conjonctif Dorsalgie Arthralgie Douleur musculosquelettique Spasmes musculaires | 34 (34) 12 (12) 10 (10) 7 (7) 5 (5) | 24 (23) 11 (11) 9 (9) 3 (3) 4 (4) |
Troubles du système nerveux Céphalées Étourdissements Léthargie | 32 (32) 16 (16) 9 (9) 5 (5) | 19 (18) 11 (11) 2 (2) 4 (4) |
Troubles du métabolisme et de la nutrition Baisse de l’appétit Diabète sucré Hyperglycémie Déshydratation | 32 (32) 10 (10) 7 (7) 6 (6) 5 (5) | 19 (18) 9 (9) 4 (4) 0 (0) 1 (1) |
Troubles vasculaires Hypertension | 24 (24) 13 (13) | 18 (18) 5 (5) |
Affections de la peau et du tissu sous- cutané Prurit Alopécie Éruptions | 22 (22) 5 (5) 5 (5) 5 (5) | 21 (20) 5 (5) 4 (4) 3 (3) |
Troubles hépatobiliaires Cholélithiase | 20 (20) 14 (14) | 10 (10) 7 (7) |
Investigations Perte de poids Baisse du taux d’enzymes pancréatiques | 18 (18) 8 (8) 6 (6) | 14 (14) 9 (9) 0 (0) |
Troubles respiratoires, thoraciques et médiastinaux Dyspnée Toux Douleur oropharyngée | 17 (17) 6 (6) 5 (5) 5 (5) | 15 (15) 1 (1) 3 (3) 3 (3) |
Troubles sanguins et lymphatiques Anémie | 8 (8) 6 (6) | 7 (7) 1 (1) |
Nom du dictionnaire = MedDRA 16.0
Un patient est compté une seule fois pour chaque système et terme préféré.
Autres effets indésirables survenus pendant le traitement à une incidence comprise entre < 5 % et ≥ 1 % au cours de l’étude clinique 726 :
Troubles gastro-intestinaux : insuffisance pancréatique, distension abdominale, stéatorrhée, douleur abdominale basse, rigidité abdominale, selles anormales, défécation impérieuse, dyspepsie, selles pâles ou décolorées
Troubles généraux et anomalies au point d’administration : réactions au point d’injection (induration, granulome, masse, nodule, prurit, tuméfaction, éruptions), pyrexie, frissons, maladie pseudogrippale
Troubles hépatobiliaires : fistule biliaire, insuffisance hépatique
Troubles du système nerveux : syncope
Investigations : baisse de la glycémie, élévation de la gamma-glutamyltransférase Troubles du métabolisme et de la nutrition : altération de la tolérance au glucose Troubles psychiatriques : nervosité, dépression
Affections de la peau et du tissu sous-cutané : hyperhidrose, prurit généralisé, lésions cutanées, sécheresse de la peau
Troubles musculosquelettiques et du tissu conjonctif : myalgie
Anomalies cardiaques : bradycardie
Troubles visuels : vision trouble
Étude 730 – syndrome carcinoïde
L’innocuité du lanréotide à raison de 120 mg chez des patients atteints de tumeurs neuroendocrines confirmées par histopathologie et ayant des antécédents de syndrome carcinoïde (rougeur de la peau et/ou diarrhée) a été évaluée dans le cadre de l’étude 730, menée à double insu et contrôlée par placebo durant 16 semaines, suivie d’un traitement en mode ouvert. Les patients ont été répartis au hasard pour recevoir le lanréotide (n = 59) ou un placebo (n = 56) administré par injection sous- cutanée profonde une fois toutes les 4 semaines. Les patients des deux groupes de l’étude 730 avaient accès à l’octréotide administré par voie sous- cutanée comme médicament de secours pour soulager les symptômes. L’innocuité a été évaluée jusqu’à 5,4 ans, la durée moyenne d’exposition ayant été de 2,1 ans.
Les effets indésirables signalés dans l’étude 730 étaient généralement comparables à ceux de l’étude 726 pour les patients atteints de tumeurs neuroendocrines entéropancréatiques (voir 8 EFFETS INDÉSIRABLES, tableau 5 et autres effets indésirables connexes survenus au cours de l’étude 726 avec une incidence comprise entre < 5 % et ≥ 1 %). À la 16e semaine de l’étude 730, les effets indésirables survenus chez > 5 % des patients pendant le traitement par lanréotide et plus fréquemment que chez les patients sous placebo (fréquence > 5 % plus élevée) étaient respectivement les céphalées (12 % vs 5 %), les étourdissements (soit respectivement 7 % vs 0 %) et les spasmes musculaires (soit respectivement 5 % vs 0 %). À la 16e semaine de l’étude 730, les effets indésirables survenus chez ≥ 5 % des patients sous lanréotide étaient les nausées (5,2 %) comparativement aux patients sous placebo (1,8 %).
Effets indésirables dont l’incidence se situait entre < 5 % et ≥ 1 % sous lanréotide au cours de la phase à double insu (à la 16e semaine) de l’étude clinique 730 sur le syndrome carcinoïde :
Troubles sanguins et lymphatiques : anémie microcytaire
Troubles de l’oreille et du labyrinthe : surdité permanente
Troubles gastro-intestinaux : douleur abdominale, vomissements, flatulence, constipation, douleur abdominale haute, gastrite, selles pâles
Troubles généraux et anomalies au point d’administration : fatigue, asthénie, douleur au point d’injection
Investigations : perte de poids, viscosité sanguine accrue
Troubles du métabolisme et de la nutrition : baisse de l’appétit, hypoglycémie Troubles du système nerveux : céphalées, étourdissements, tremblements Troubles musculosquelettiques et du tissu conjonctif : myalgie
Effets indésirables à long terme dans le cadre de l’étude 730 :
Les effets indésirables susmentionnés survenus entre le début et la 16e semaine de l’étude ont persisté et ont également été signalés au cours de la phase sans insu de l’étude 730. En outre, les effets indésirables signalés uniquement au cours de la phase sans insu (où la durée médiane d’exposition au lanréotide était d’environ 20 mois), mais pas au cours de la phase à double insu de 16 semaines, chez ≥ 1 % des patients traités par lanréotide, comprenaient la cholélithiase (5,9 %), la distension abdominale (3,0 %), l’hyperglycémie (3,0 %), les spasmes musculaires (2,0 %), la dyspepsie (2,0 %) et l’induration au point d’injection (2,0 %), ainsi que les effets indésirables suivants survenus à une incidence de 1,0 % chacun : diarrhée, douleur buccale, diabète sucré de type 2, neuropathie périphérique, altération de la tolérance au glucose, altération de la glycémie à jeun, augmentation de la glycémie, élévation du taux sanguin de triglycérides, élévation du taux de gamma-glutamyltransférase, œdème périphérique, douleur viscérale, nodule, érythème au point d’injection, prurit au point d’injection, arthralgie, douleur osseuse, hyperémie conjonctivale, acouphènes, dysménorrhée, bouffées de chaleur, état confusionnel, hyperhidrose, sueurs nocturnes.
- 8.3 Effets indésirables peu fréquents observés au cours des essais cliniques Les effets indésirables peu fréquents suivants ont été signalés à une fréquence < 1 %. Étude 717 – acromégalie
Anomalies au point d’administration : nodule au point d’injection
Troubles gastro-intestinaux : stéatorrhée
Affections de la peau et des phanères : réaction cutanée allergique
Étude 726 – TNE entéropancréatiques
Affections de la peau et des phanères : réaction cutanée allergique
8.4 Résultats anormaux aux analyses de laboratoire : données hématologiques, biologiques et autres données quantitatives
Données d’essai clinique
Étude 717 – acromégalie
Une légère anémie n’est pas rare chez les patients atteints d’acromégalie. Aucune modification cliniquement significative des paramètres hématologiques ou biochimiques n’a été observée lors de l’étude pivot sur le lanréotide. On n’a observé que de faibles baisses moyennes entre les valeurs de départ à la semaine 52 et les dernières valeurs disponibles pour tous les paramètres érythrocytaires, notamment le taux d’hémoglobine, l’hématocrite et la numération érythrocytaire.
Aucune tendance n’a été mise en évidence en ce qui concerne la variation par rapport aux valeurs initiales des paramètres érythrocytaires et biochimiques.
Dans deux autres études sur le lanréotide, aucune modification cliniquement significative des paramètres hématologiques ou biochimiques n’a été observée au cours du traitement.
Étude 726 – TNE entéropancréatiques
Aucune variation cliniquement importante des paramètres hématologiques n’a été observée.
Environ 23 % des patients sous lanréotide ont vu leur taux d’HbA1c passer de normal (au départ) à élevé (lors de la dernière évaluation) contre 4 % des patients sous placebo.
Étude 730 – syndrome carcinoïde
Aucune modification cliniquement significative des paramètres hématologiques ou biochimiques n’a été observée.
8.5 Effets indésirables observés dans le cadre de la pharmacovigilance après commercialisation
Des épisodes de malaise suite à l’injection, avec signes de dysautonomie, ont été signalés en de rares occasions. De rares cas d’induration persistante au point d’injection ont été signalés.
Des cas d’abcès au point d’injection recommandé ont été signalés. Des réactions allergiques associées au lanréotide (y compris œdème de Quincke, anaphylaxie et hypersensibilité) ont été rapportées dans le contexte de post-commercialisation.
Des troubles hépatobiliaires et pancréatiques, y compris des cas de cholécystite, de cholangite et de pancréatite, qui ont parfois nécessité une cholécystectomie, ont été signalés.
Des troubles gastro-intestinaux, notamment une insuffisance pancréatique exocrine et une stéatorrhée, ont été signalés.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
- 9.2 Aperçu des interactions médicamenteuses
Les effets gastro-intestinaux de PrMYTOLACMD peuvent réduire l’absorption intestinale des médicaments administrés de façon concomitante. Aucune interaction significative avec la vitamine K n’a été observée lorsqu’elle est administrée en concomitance avec le lanréotide.
Les interactions avec des médicaments fortement liés aux protéines plasmatiques sont improbables étant donné la liaison modérée du lanréotide aux protéines sériques (78 % en moyenne).
Le risque d’interaction entre la lidocaïne et le lanréotide a été étudié. Le taux de liaison de la lidocaïne dans le sérum a diminué, de 78,84 à 68,28 %, lorsque la concentration est passée de 4 à 20 µM. Le taux de liaison est resté inchangé en présence de 400 nM de lanréotide.
Cela confirme qu’en raison de son taux de liaison total modéré, de son affinité moyenne pour la glycoprotéine acide alpha-1 (65000 M-1) et de sa très faible concentration sérique thérapeutique (-100 nM), le lanréotide ne peut pas déloger les autres médicaments liés à cette protéine.
Les interactions potentielles entre le lanréotide et la cyclosporine et la vitamine K ont été évaluées. Le lanréotide a réduit la biodisponibilité de la cyclosporine orale d’environ 20 %. Aucune interaction significative avec la vitamine K n’a été observée.
Les publications comparant le lanréotide à Sandostatin et à Somatostatine UCB indiquent que la principale interaction pharmacodynamique susceptible de se produire est l’inhibition de la sécrétion de glucagon, qui pourrait provoquer une hypoglycémie chez les patients atteints de diabète traités, notamment les insulinodépendants. Par conséquent, les besoins en insuline des patients insulinodépendants pourraient être diminués.
Les quelques données publiées indiquent que les analogues de la somatostatine peuvent réduire la clairance métabolique des composés métabolisés par les enzymes du cytochrome
Interactions médicamenteuses graves
- L’administration concomitante de PrMYTOLACMD et de cyclosporine peut faire baisser le taux sanguin de cyclosporine (voir 9.4 Interactions médicament-médicament).
P450, ce qui peut être dû à l’inhibition de l’hormone de croissance. Comme il n’est pas exclu que le lanréotide puisse avoir cet effet, les autres médicaments métabolisés principalement par le CYP3A4 et possédant un faible index thérapeutique (p. ex., sirolimus, tacrolimus) doivent être utilisés avec prudence.
L’administration concomitante de médicaments bradycardiogènes (bêtabloquants par exemple) peut avoir un effet additif sur le ralentissement de la fréquence cardiaque associé au traitement par PrMYTOLACMD. Il peut être nécessaire d’ajuster la posologie des médicaments administrés en concomitance.
9.3 Interactions médicament-comportement
Les interactions avec le comportement n’ont pas été établies.
9.4 Interactions médicament-médicament
La liste des médicaments mentionnés ici est fondée sur des exposés de cas ou des études sur les interactions médicamenteuses ou sur des interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (soit les médicaments identifiés comme étant contre- indiqués).
- Tableau 6 : Interactions médicament-médicament établies ou potentielles
| [Nom propre/ dénomination commune] | Source des données | Effet | Commentaire clinique |
|---|---|---|---|
Médicaments causant une bradycardie (p. ex., bêtabloquants) | T | L’administration concomitante de PrMYTOLACMD avec des médicaments causant une bradycardie peut produire un effet additif sur le ralentissement de la fréquence cardiaque associé au traitement par PrMYTOLACMD. | Des ajustements de la dose des médicaments administrés en concomitance peuvent être nécessaires. |
| Bromocriptine | T | L’administration concomitante de PrMYTOLACMD et de bromocriptine augmente la disponibilité de la bromocriptine. | Des réductions de la dose des médicaments administrés en concomitance doivent être envisagées. |
| Cyclosporine | É | L’administration concomitante d’une injection de PrMYTOLACMD avec la cyclosporine peut diminuer la concentration sanguine de la cyclosporine. | La concentration sanguine de la cyclosporine doit être surveillée; un ajustement de la dose de cyclosporine pourrait être nécessaire afin de maintenir la concentration thérapeutique du médicament. |
| Médicaments métabolisés principalement par le CYP3A4 possédant un faible index thérapeutique (p. ex., sirolimus, tacrolimus) | T | Le lanréotide peut diminuer la clairance métabolique des composés métabolisés par les enzymes du cytochrome P450. Il faut donc faire preuve de prudence lorsqu’on administre des médicaments métabolisés principalement par le CYP3A4 possédant un faible index thérapeutique (p. ex., sirolimus, tacrolimus) en concomitance avec PrMYTOLACMD. | Des réductions de la dose des médicaments administrés en concomitance doivent être envisagées. |
| Insuline et hypoglycémiants oraux | EC | Comme la somatostatine et d’autres analogues de la somatostatine, le lanréotide inhibe la sécrétion d’insuline et de glucagon. | La glycémie doit être surveillée lors de la mise en route du traitement par PrMYTOLACMD ou lorsque la dose est modifiée; le traitement antidiabétique doit également être ajusté en conséquence (voir Surveillance et analyses de laboratoire). |
É : étude de cas; EC : essai clinique; T : théorique
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plantes médicinales n’ont pas été établies.
9.7 Interactions médicament-analyses de laboratoire
Les interactions avec les résultats des analyses de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le lanréotide est un analogue synthétique octapeptidique de la somatostatine naturelle. La somatostatine est un peptide endogène présent dans plusieurs zones du système nerveux central et dans le tractus gastro-intestinal. Elle a des effets inhibiteurs très puissants sur différents types de cellules.
Comme la somatostatine naturelle, le lanréotide est un peptide inhibiteur de plusieurs mécanismes endocrines, neuroendocrines et exocrines. Il possède une forte affinité pour les récepteurs de la somatostatine de type 2 (SSTR2) et de type 5 (SSTR5) qu’on retrouve à la fois dans l’hypophyse et le pancréas, ainsi que dans les tumeurs hypophysaires sécrétrices d’hormone de croissance. À l’inverse, il a beaucoup moins d’affinité pour les récepteurs de la somatostatine 1, 3 et 4. Cela lui confère une relative spécificité d’action sur la sécrétion d’hormone de croissance qui le rend tout indiqué pour le traitement de l’acromégalie.
- Tableau 7 : Comparaison de l’inhibition de la liaison d’un ligand radioactif aux récepteurs recombinants humains de la somatostatine (Ki) par le lanréotide et l’octréotide (étude RO-10)
| Récepteur | Lanréotide (nM) Moyenne ± ETM | Octréotide (nM) Moyenne ± ETM |
|---|---|---|
| hSSTR1 | 2022 ± 394 | 1154 ± 307 |
| hSSTR2 | 0,75 ± 0,09 | 0,53 ± 0,07 |
| hSSTR3 | 75,2 ± 2,7 | 40,2 ± 8,1 |
| hSSTR4 | 1826 ± 264 | 5029 ± 2001 |
| hSSTR5 | 5,25 ± 0,80 | 6,77 ± 0,96 |
ETM : erreur type de la moyenne
Plusieurs mécanismes d’inhibition de la prolifération cellulaire par les analogues de la somatostatine ont été postulés. Il pourrait y avoir un effet antitumoral direct dû à l’activation des récepteurs de la somatostatine à la surface des cellules tumorales, entraînant la modulation des voies de signalisation intracellulaire. Il est possible également que les analogues de la somatostatine exercent un effet antitumoral indirect en inhibant les facteurs de croissance mitogènes comme l’IGF et en inhibant l’angiogenèse par interaction avec les récepteurs de la somatostatine sur les cellules endothéliales et les monocytes.
10.2 Pharmacodynamie
Selon les études pharmacologiques primaires, le lanréotide réduit la sécrétion spontanée de GH proportionnellement à la dose chez les volontaires sains et les patients atteints d’acromégalie.
La relation PC/PD entre l’inhibition de la GH et la concentration sérique de lanréotide a été déterminée dans deux analyses portant respectivement sur 129 et 107 patients traités par lanréotide. Les résultats de ces études ont indiqué que le lanréotide a une capacité maximale d’inhibition de la GH de 82 %. La concentration de lanréotide procurant la moitié du maximum d’inhibition de la GH (CE50) chez les répondeurs était de 0,206 à 0,612 ng/mL et le taux sérique médian de lanréotide nécessaire pour réduire la GH à 2,5 ng/mL (C2,5) de 0,95 à 1,1 ng/mL. Les non-répondeurs sont réfractaires au traitement par le lanréotide même à des concentrations élevées.
Une étude exploratoire chez des patients porteurs de larges adénomes hypophysaires non traités au préalable laisse croire que le lanréotide réduit le volume de la tumeur hypophysaire.
Le potentiel de formation d’anticorps anti-lanréotide a été examiné lors des études d’efficacité de ce médicament. Les investigations en laboratoire ont montré qu’une liaison non spécifique (LNS) > 10 % est présente chez une petite minorité de patients traités par le lanréotide et que, chez quelques patients, la liaison est spécifique au lanréotide et associée à des anticorps sériques.
Aucun des spécimens testés ne liait la somatostatine. Les profils d’innocuité des patients présentant une LNS < 10 %, entre 10 % et 30 % et > 30 % étaient similaires, et rien n’indiquait que l’un des effets indésirables graves signalés était dû à des réactions d’hypersensibilité. Les investigations cliniques n’ont pas montré une réponse au lanréotide différente entre les patients présentant une LNS > 10 % ou > 25 % et les patients ne présentant pas de LNS à ces niveaux.
La majorité des patients affichant une hausse du taux plasmatique de chromogranine A et/ou du taux urinaire de 5-HIAA (acide 5-hydroxy-indole-acétique) traités par lanréotide ont présenté une baisse du taux de ces marqueurs tumoraux.
- Pharmacodynamie clinique
La posologie et la concentration du lanréotide ont été déterminées d’après les résultats d’une analyse de la relation entre les taux sériques de lanréotide et les taux plasmatiques de GH. Cette analyse a été effectuée à partir des données de cinq essais cliniques au cours desquels un éventail de doses de lanréotide, de voies d’administration et de durées ont été utilisées. Le principal résultat de cette analyse était que la concentration de lanréotide nécessaire pour abaisser le taux de GH à 2,5 ng/mL se situait entre 2 et 3,5 ng/mL (à ces concentrations, le taux de GH se normalisait chez 60 à 81 % des patients). Les non- répondeurs sont réfractaires au traitement par le lanréotide même à des concentrations élevées de lanréotide.
Dans le cadre de l’étude 730, la réduction du taux urinaire moyen d’acide 5-hydroxy-indole-acétique (5-HIAA) à la 12e semaine par rapport au début de l’étude a été plus importante dans le groupe de patients atteints du syndrome carcinoïde traités par lanréotide à raison de 120 mg toutes les 4 semaines que dans le groupe de sujets ayant reçu le placebo.
- Effets pharmacologiques secondaires
Les effets pharmacologiques secondaires du lanréotide sont les mêmes que ceux observés avec les analogues de la somatostatine. Chez les vertébrés, la somatostatine est largement distribuée dans les cellules de l’ensemble de l’organisme et exerce des effets pléiotropiques. Par conséquent, les effets du lanréotide sur plusieurs systèmes physiologiques régulés par la somatostatine, comme l’inhibition de l’insuline, du glucagon et de la somatostatine, ont été étudiés.
Le lanréotide a entraîné un tableau physiologique de légère intolérance au glucose, caractérisé par une réduction des taux plasmatiques d’insuline et de peptide C et par une augmentation des taux plasmatiques de glucose. Cet effet dépendait de la dose et s’atténuait durant les sept jours d’administration. Une étude effectuée chez des patients atteints de diabète sucré de type I ou II a permis d’évaluer les effets d’une perfusion continue de lanréotide maintenue pendant 21 jours. Le lanréotide a semblé réduire les besoins en insuline des patients atteints de diabète sucré et n’a exercé qu’un effet transitoire sur la glycémie.
Cinq études ont été effectuées pour déterminer les effets du lanréotide sur la sécrétion des hormones digestives chez des sujets sains. Comme la somatostatine, le lanréotide a réduit significativement les taux de polypeptide pancréatique, de motiline et de peptide inhibiteur gastrique (ASC) et la sécrétion postprandiale de gastrine, mais sans modifier le taux de sécrétine.
La somatostatine inhibe la sécrétion de bile et celle de bicarbonate et d’enzymes par le pancréas. De façon similaire, le lanréotide a réduit le volume des sécrétions pancréatiques à stimulation exogène (sécrétine et cholécystokinine [CCK]) et la sécrétion pancréatique de bicarbonate et d’amylase seulement le deuxième jour suivant l’administration. Le lanréotide n’a pas significativement affecté la sécrétion biliaire à stimulation exogène de bilirubine. La sécrétion d’amylase et de bilirubine stimulée par un repas (ASC) a été significativement inhibée par le lanréotide le jour 2 seulement.
La somatostatine inhibe la sécrétion d’acide gastrique en inhibant la gastrine et en agissant directement sur les cellules pariétales. Le lanréotide a augmenté, de façon proportionnelle à la dose, le pH gastrique médian et la durée de la baisse d’acidité lorsqu’il était administré sous forme de perfusion durant 24 heures.
Le tube digestif et le pancréas humains contiennent un grand nombre de cellules sécrétrices de somatostatine. La somatostatine inhibe la sécrétion intestinale des substances suivantes : calcium, glucose, galactose, glycérol, fructose, xylose, lactose, acides aminés, triglycérides et eau.
Lors des études, comme prévu, le lanréotide a réduit significativement les sécrétions jéjunales – stimulées par la PGE-1 – d’eau, de sodium, de potassium et de chlorure.
La somatostatine réduit le flux sanguin vers l’intestin grêle. Elle inhibe le flux sanguin mésentérique et restreint le flux porte par constriction des vaisseaux sanguins splanchniques. Quelques études ont montré que la GH et l’IGF-1 augmentent le taux de filtration glomérulaire (TFG) et le flux plasmatique rénal chez les volontaires sains, et que l’octréotide, un analogue de la somatostatine, réduit le TFG chez les patients atteints de diabète insulinodépendant et ceux atteints d’acromégalie. Trois études ont porté sur les effets du lanréotide sur les flux sanguins rénal et splanchnique chez des sujets sains.
Ces études ont montré que le lanréotide diminue le flux veineux porte et celui de l’artère mésentérique supérieure, mais n’a pas d’effet sur le flux sanguin rénal.
L’inhibition de la contractilité de la vésicule biliaire est un effet connu de cette classe de médicaments. L’analogue de la somatostatine octréotide inhibe la contractilité de la vésicule biliaire et favorise la formation de calculs biliaires. Environ 18 % des patients traités de façon chronique développent soit des agrégats ou des calculs biliaires.
Comme prévu, une seule injection de lanréotide a aussi inhibé de façon significative la contraction basale et postprandiale de la vésicule biliaire. La somatostatine inhibe la sécrétion de la thyréolibérine (TRH) chez l’humain. Cet effet s’observe facilement chez les patients hypothyroïdiens ou sous stimulation par la TRH. Les trois études qui portaient sur les effets du lanréotide sur les paramètres thyroïdiens ont confirmé que le lanréotide administré en perfusion continue inhibe significativement la thyréostimuline (TSH) nocturne chez les volontaires sains et modifie légèrement les taux de TSH par rapport aux valeurs initiales chez les patients atteints d’acromégalie lorsqu’elle est administrée de façon répétée. La somatostatine inhibe la sécrétion de prolactine. Dans les prolactinomes en culture, cette inhibition semble être médiée par le récepteur 5 de la somatostatine (SSTR5), mais pas par le récepteur SSTR2. Les prolactinomes semblent exprimer seulement SSTR1 et SSTR5, et l’expression de SSTR5 est corrélée à la régulation de la prolactine. Les taux de prolactine ont été mesurés dans deux études sur le lanréotide, où le traitement par le lanréotide a réduit les taux de prolactine.
Bien qu’une administration aiguë de somatostatine inhibe fortement les sécrétions pancréatiques exocrines, les études publiées sur des traitements prolongés font état de résultats divergents. Les données issues des études sur l’octréotide, analogue de la somatostatine, semblent indiquer que le degré d’inhibition des sécrétions pancréatiques peut diminuer avec un traitement continu. L’inhibition de la sécrétion des enzymes pancréatiques a persisté après six jours de traitement par l’octréotide, mais le degré d’inhibition a diminué, passant de 80 % à environ 60 % des valeurs de contrôle, ce qui indique une résistance à l’effet inhibiteur de l’octréotide sur la sécrétion d’enzyme stimulée par la CCK. Une tendance similaire a été observée avec l’administration aiguë et chronique de lanréotide.
Les investigations en laboratoire réalisées dans le cadre des études cliniques portant sur des patients atteints d’acromégalie traités par lanréotide montrent que le pourcentage de patients ayant des anticorps présumés à un moment donné après le traitement est faible (moins de 1 à 4 % des patients dans les études où la recherche d’anticorps a été effectuée). La présence d’anticorps n’a pas semblé influer sur l’efficacité et l’innocuité du lanréotide.
Dans le cadre de l’étude 726, la formation d’anticorps anti-lanréotide a été évaluée par radio- immunoprécipitation. L’incidence d’anticorps anti-lanréotide chez les sujets atteints de tumeurs neuroendocrines entéropancréatiques recevant le lanréotide était de 3,7 % (3/82) à 24 semaines, de 10,4 % (7/67) à 48 semaines, de 10,5 % (6/57) à 72 semaines et de 9,5 % (8/84) à 96 semaines. La recherche d’anticorps neutralisants n’a pas été effectuée. Dans le cadre de l’étude 730, il y a eu formation d’anticorps anti-lanréotide chez moins de 2 % (2 sur 108) des patients atteints du syndrome carcinoïde traités par lanréotide.
La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité de la méthode utilisée. En outre, l’incidence observée de la présence d’anticorps (y compris d’anticorps neutralisants) d’après la méthode employée peut être influencée par plusieurs facteurs, notamment la méthodologie du test, la manipulation des échantillons, le moment de la collecte des échantillons, la prise concomitante d’autres médicaments et la présence d’une maladie sous- jacente. C’est pourquoi il est difficile de tirer des conclusions valides en comparant l’incidence d’anticorps dirigés contre le lanréotide à celle d’anticorps dirigés contre d’autres produits.
10.3 Pharmacocinétique
- Pharmacocinétique du lanréotide chez des volontaires sains
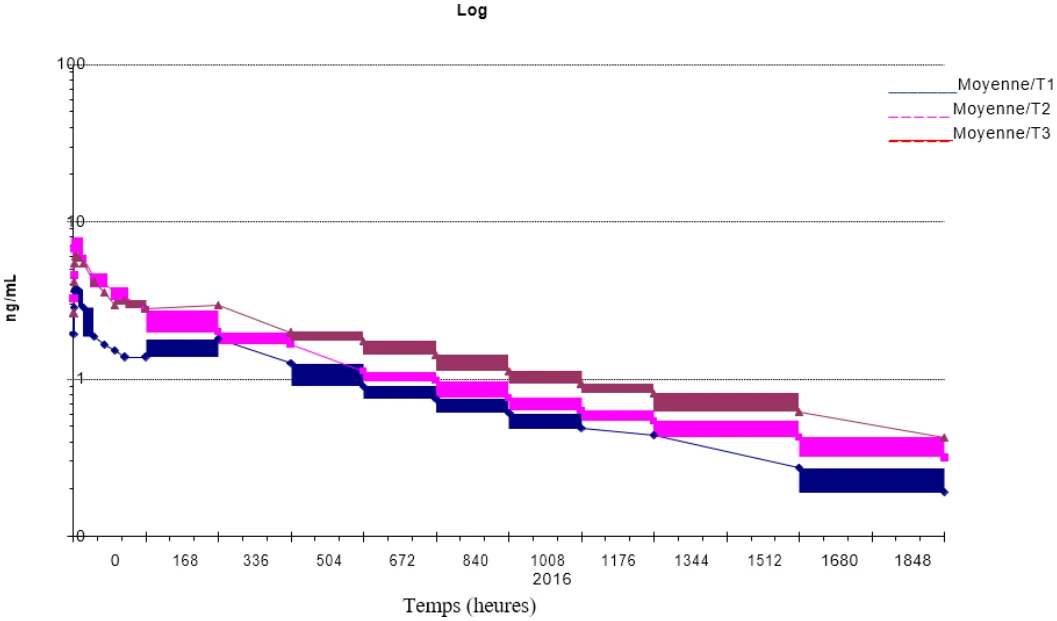
Une étude pharmacocinétique descriptive du lanréotide a été effectuée après une injection unique sous-cutanée (s.c.) profonde de la forme Autogel chez des volontaires sains. Les résultats de cette étude montrent que le profil de libération du lanréotide correspond approximativement à un modèle log-linéaire à la suite d’une injection s.c. profonde (Figure 1).
- Figure 1. Superposition des courbes de concentration plasmatique moyenne de lanréotide (ng/mL) en fonction du temps après une injection s.c. profonde de lanréotide (T1 = 60 mg, T2 = 90 mg, T3 = 120 mg)
Les paramètres pharmacocinétiques standard qui ont été surveillés au cours de cette étude à la suite d’une injection s.c. profonde de lanréotide à des volontaires sains sont résumés ci-dessous.
- Tableau 8a : Résumé des paramètres pharmacocinétiques du lanréotide chez des volontaires sains après une injection s.c. profonde unique de 60, 90 ou 120 mg de lanréotide
| Paramètre | 60 mg (N = 13) | 90 mg (N = 13) | 120 mg (N = 12) | |||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Moyenne | ÉT | CV % | Moyen | ÉT | CV % | Moyenne | ÉT | CV % | ||||||||||||||||||
| Cmax (ng/mL) | 4,246 | 1,934 | 45,55 | 8,391 | 4,915 | 58,57 | 6,785 | 3,641 | 53,66 | |||||||||||||||||
| ASCt | 1634,61 | 435,1 | 26,62 | 2453,7 | 816,66 | 33,28 | 2984,81 | 1024, | 34,33 | |||||||||||||||||
ASC∞ (h·ng/mL) | 1904,98 | 564,0 | 29,61 | 2984,3 | 1214,04 | 40,68 | 3552,26 | 947,3 | 26,67 | |||||||||||||||||
| t½ (h) | 664 | 455 | 68,52 | 860 | 431 | 50,12 | 816 | 334 | 40,93 | |||||||||||||||||
| tmax (h)* | 8 (4 à 336) | -- | -- | 12 (4 à | -- | -- | 7 (2 à 48) | -- | -- | |||||||||||||||||
| tlag (h) | < 1,0 | 0,0 | -- | < 1,0 | 0,0 | -- | < 1,0 | 0,0 | -- | |||||||||||||||||
| MRT (h) | 940,62 | 462,8 | 49,20 | 1009,8 | 568,17 | 56,26 | 1102,13 | 469,6 | 42,61 | |||||||||||||||||
| MAT (h) | 939,78 | 463,0 | 49,27 | 1009,1 | 568,28 | 56,31 | 1101,29 | 469,4 | 42,63 | |||||||||||||||||
| F (%) | 83,25 | 34,56 | 41,51 | 78,14 | 25,87 | 33,11 | 80,87 | 24,18 | 29,90 | |||||||||||||||||
* médiane (intervalle); ASC∞ : aire sous la courbe de la concentration sérique en fonction du temps, du temps 0 jusqu’à l’infini; ASCt : aire sous la courbe de la concentration sérique en fonction du temps, du temps 0 jusqu’à la dernière concentration quantifiable; Cmax : concentration sérique maximale; CV : coefficient de variation; ÉT : écart type; F : biodisponibilité absolue; h : heure; MAT : temps d’absorption moyen; MRT : temps de séjour moyen; N : nombre de sujets; t½ : demi-vie d’élimination; tlag : temps de latence; tmax : moment de l’atteinte de la concentration maximale
L’ASCt et l’ASC∞ ont toutes deux augmenté avec la dose. La Cmax a augmenté avec le passage de 60 à 90 mg, mais à 120 mg, une valeur intermédiaire a été obtenue. La forte variabilité intersujets observée pour ce paramètre pourrait expliquer pourquoi la Cmax n’a pas varié proportionnellement à la dose. On a également observé une certaine variabilité du tmax (entre 2 et 48 heures), sauf chez deux sujets qui ont présenté une valeur inattendue de 336 heures. Aucune différence importante n’a été observée pour les valeurs médianes de ces paramètres (de 7 à 12 heures). Les valeurs des autres paramètres, soit t½, tlag, MRT, MAT et F (%), étaient similaires dans les trois groupes posologiques. La t½ moyenne a varié de 664 à 860 heures (28 à 36 jours) et la biodisponibilité de 78 à 83 %.
Des études menées chez des sujets âgés sains ayant reçu la préparation à libération immédiate de lanréotide ont montré une augmentation de 85 % de la demi-vie et de 65 % du MRT du lanréotide par rapport aux volontaires jeunes sains. Cependant, il n’y a pas eu de changement dans l’ASC ni dans la Cmax du lanréotide chez les sujets âgés par rapport aux sujets jeunes sains.
Pharmacocinétique du lanréotide chez des patients atteints d’acromégalie
- Tableau 8b1 : Résumé des paramètres pharmacocinétiques du lanréotide chez des patients atteints d’acromégalie après quatre doses de 60, 90 ou 120 mg de lanréotide
| Paramètre | 60 mg | 90 mg | 120 mg | |||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Moyenne | ÉT | Moyenne | ÉT | Moyenne | ÉT | |||||||||||||||||
| Cmax,eq (ng/mL) | 3,821 | 0,509 | 5,694 | 1,672 | 7,685 | 2,470 | ||||||||||||||||
| ASCτ (h·ng/mL) | 1650,96 | 204,72 | 2042,64 | 410,40 | 3039,84 | 663,84 | ||||||||||||||||
| tmax,eq (j)* | 84,62 | (84,17 – 85,99) | 84,29 | (84,17 – 85,99) | 84,66 | (84,33 – 85,97) | ||||||||||||||||
| Cmin,eq (ng/mL) | 1,822 | 0,304 | 2,511 | 0,882 | 3,762 | 1,012 | ||||||||||||||||
| Cmoy (ng/mL) | 2,457 | 0,305 | 3,040 | 0,611 | 4,523 | 0,988 | ||||||||||||||||
| PTF (%) | 81 | -- | 108 | -- | 86 | -- | ||||||||||||||||
* médiane (intervalle); ASCτ : aire sous la courbe de la concentration sérique durant un intervalle posologique; Cmax,eq : concentration sérique maximale à l’état d’équilibre; Cmin,eq : concentration sérique minimale à l’état d’équilibre; Cmoy : concentration moyenne; ÉT : écart-type; j : jour; PTF : Peak Trough Fluctuation (amplitude des concentrations); tmax,eq : moment de l’atteinte de la concentration maximale à l’état d’équilibre
Les principaux résultats pharmacocinétiques concernant le lanréotide sont issus d’une étude unicentrique à double insu, avec répartition aléatoire et groupes parallèles, qui a évalué le profil pharmacocinétique du lanréotide chez 18 patients atteints d’acromégalie active ayant reçu une dose fixe de 60, de 90 ou de 120 mg, à quatre reprises, à 28 jours d’intervalle.
Après l’injection d’une dose unique, la pharmacocinétique du lanréotide était indépendante de la dose dans la gamme de 60 à 120 mg. Les paramètres pharmacocinétiques Cmin1, Cmax et ASCτ étaient proportionnels à la dose comme l’indique le tableau 8b2, ci-dessous.
- Tableau 8b2 : Comparaison des paramètres pharmacocinétiques (moyenne [± ÉT]) après l’injection d’une première dose de lanréotide (60, 90 ou 120 mg) chez des patients atteints d’acromégalie
| Paramètre (unités) | 60 mg | 90 mg | 120 mg | p | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Moyenn e | ÉT | N | Moyenne | ÉT | N | Moyenne | ÉT | N | ||||||||
| tmax (j) | 0,25 (0,17-0,98) | 6 | 0,25 (0,25-1,00) | 5 | 0,98 (0,24-0,99) | 5 | 0,433 | |||||||||
| Cmax (ng·mL-1) | 1,650 | 0,623 | 6 | 3,543 | 2,546 | 5 | 3,053 | 0,932 | 5 | 0,694(2) | ||||||
| Cmin (ng·mL-1) | 0,725 | 0,191 | 6 | 0,973 | 0,199 | 5 | 1,406 | 0,306 | 6 | 0,699(2) | ||||||
ASCT (ng·mL-1 j) | 22,27 | 6,42 | 6 | 37,29 | 14,23 | 5 | 48,49 | 15,36 | 6 | 0,864(2) | ||||||
ASCT : aire sous la courbe de la concentration sérique pendant un intervalle posologique; Cmax : concentration sérique maximale; Cmin : concentration sérique minimale; ÉT : écart-type; j : jour; N : nombre de sujets; tmax : moment de l’atteinte de la concentration maximale
- (1) Pour ce paramètre, les valeurs indiquées sont la médiane et l’intervalle
- (2) Valeur p correspondant aux paramètres pharmacocinétiques normalisés par dose
Le lanréotide a affiché un profil pharmacocinétique linéaire après l’administration répétée tous les 28 jours de doses allant de 60 à 120 mg (tableau 8b2). Les paramètres pharmacocinétiques Cmin,eq, Cmax,eq et ASC ont augmenté proportionnellement à la dose de façon linéaire. Pendant l’intervalle entre les injections, les concentrations moyennes à l’état d’équilibre (Cmoy) qui ont été observées étaient respectivement 2,457, 3,040 et
4,523 ng·mL-1 pour les doses de 60, 90 et 120 mg.
- Tableau 8b3 : Comparaison des paramètres pharmacocinétiques à l’état d’équilibre (moyenne [± ET]) après l’injection de quatre doses de lanréotide (60, 90 ou 120 mg) chez des patients atteints d’acromégalie
| Paramètre (unités) | 60 mg | 90 mg | 120 mg | p | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Moyenne | ÉT | N | Moyenne | ÉT | N | Moyenne | ÉT | N | |||||||||
| tmax,eq( 1) (j) | 84,62 (84,17-85,99) | 4 | 84,29 (84,17-85,99) | 6 | 84,66 (84,33-85,97) | 6 | 0,615(2) | ||||||||||
Cmax,eq (ng·mL- 1) | 3,821 | 0,509 | 4 | 5,694 | 1,672 | 6 | 3,053 | 0,932 | 6 | 0,974(2) | |||||||
Cmin,eq (ng·mL- 1) | 1,822 | 0,304 | 4 | 2,511 | 0,882 | 6 | 3,762 | 1,012 | 6 | 0,721(2) | |||||||
ASCT (ng·mL-1 j) | 68,79 | 8,53 | 4 | 85,11 | 17,10 | 6 | 4,523 | 0,988 | 6 | 0,279(2) | |||||||
Cmoy (ng·mL- 1) | 2,457 | 0,305 | 4 | 3,040 | 0,611 | 6 | 4,523 | 0,988 | 6 | 0,289(2) | |||||||
ASCT : aire sous la courbe de la concentration sérique pendant un intervalle posologique; Cmax,eq : concentration sérique maximale à l’état d’équilibre; Cmin,eq : concentration sérique minimale à l’état d’équilibre; Cmoy : concentration moyenne; ÉT : écart-type; j : jour; N : nombre de sujets; tmax : moment de l’atteinte de la concentration maximale à l’état d’équilibre
- (1) Pour ce paramètre, les valeurs indiquées sont la médiane et l’intervalle
- (2) Valeur p correspondant aux paramètres pharmacocinétiques normalisés par dose
L’amplitude des concentrations (peak trough fluctuation) pendant l’intervalle posologique était indépendante de la dose dans la gamme de 60 à 120 mg avec des valeurs respectives de 81 %,108 % et 86 % pour les doses de 60, 90 et 120 mg.
Quatre administrations consécutives de lanréotide ont entraîné une légère accumulation indépendante de la dose, avec un indice d’accumulation moyenne d’environ 2,7. Cette accumulation n’est pas surprenante compte tenu de la longue demi-vie du lanréotide.
Après une injection unique de lanréotide 60, 90 et 120 mg dans l’étude 717, la Cmin1 a augmenté en fonction de la dose de lanréotide. Les taux sériques minimums après au moins quatre injections de lanréotide consécutives à la même dose (état d’équilibre) ont également augmenté en fonction de la dose. Malgré une augmentation de la Cmin,eq un peu moins que proportionnelle à la dose lorsqu’on compare les doses de 60 et 120 mg, aucune différence statistiquement significative n’a pu être mise en évidence entre les doses normalisées (Cmin,eq/dose). Ces résultats indiquent que le lanréotide affiche un profil pharmacocinétique linéaire chez les patients atteints d’acromégalie dans l’intervalle de 60 à 120 mg après quatre injections consécutives de lanréotide espacées de 28 jours. Une accumulation modérée de lanréotide dans l’organisme a également été observée pendant cette étude pour toutes les doses, avec des indices d’accumulation moyenne (Rac) de 2,6 (60 mg), 3,2 (90 mg) et 2,8 (120 mg).
La Cmax moyenne suivant la première injection de lanréotide était de deux à quatre fois plus élevée que la Cmin moyenne après la première administration de lanréotide (Cmin1), ce qui indique l’absence de tout effet de décharge pour les trois doses testées (60, 90 et 120 mg) de cette préparation. Les observations effectuées après plusieurs injections s.c. profondes corroboraient ce fait.
Les données pharmacocinétiques des études visant à évaluer des intervalles posologiques prolongés de lanréotide 120 mg (6 ou 8 semaines), ont montré des valeurs moyennes de Cmin à l’état d’équilibre se situant respectivement entre 1,6 et 2,3 ng/mL pour les intervalles posologiques de 8 et de 6 semaines. La médiane de concentration minimale efficace de lanréotide nécessaire pour abaisser le taux de GH à ≤ 2,5 ng/mL variait de 0,95 à 1,13 ng/mL.
Les études visant à évaluer des intervalles posologiques prolongés de lanréotide 120 mg (6 ou 8 semaines) n’ont pas été menées chez des patients atteints d’insuffisance hépatique ou rénale modérée ou grave. Il n’y a pas de données pharmacocinétiques disponibles concernant l’utilisation du lanréotide 120 mg à intervalles de 6 ou de 8 semaines chez les patients atteints d’insuffisance hépatique ou rénale modérée ou grave.
- Pharmacocinétique du lanréotide chez les patients atteints de TNE entéropancréatiques
Dans le cadre d’une analyse pharmacocinétique de population menée auprès de 290 patients atteints de TNE entéropancréatiques traités par lanréotide, une libération initiale rapide du lanréotide a été observée, avec une Cmax moyenne de 7,49 ± 7,58 ng/mL obtenue au cours du premier jour suivant l’injection d’une dose unique. Les concentrations à l’état d’équilibre ont été atteintes après 4 ou 5 injections de 120 mg de lanréotide toutes les 4 semaines et se sont maintenues jusqu’à la dernière évaluation (≤ 96 semaines après la première injection). À l’état d’équilibre, la concentration maximale moyenne était de 13,9 ± 7,44 ng/mL et la concentration sérique minimale moyenne était de 6,56 ± 1,99 ng/mL. La valeur moyenne de la demi-vie terminale apparente était de 49,8 ± 28,0 jours.
Les divers paramètres pharmacocinétiques (estimation empirique bayésienne a posteriori) proviennent d’un modèle PC de population comprenant 290 patients porteurs d’une TNE entéropancréatique. Les statistiques descriptives de ces paramètres sont présentées au tableau 8c1.
- Tableau 8c1 : Résumé des statistiques relatives aux paramètres pharmacocinétiques du lanréotide d’après un modèle de population
| Cl/F (L/jour) [a] | V/F (L) | KA (jour-1) | t½KA (jours) | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Lanréotide à 120 mg (N = 298) | ||||||||||||
| Moyenne (ET) | 519 (129) | 26,3 (30,2) | 0,0174 (0,00900) | 49,8 (28,0) | ||||||||
| Moyenne géométrique | 503 | 20,7 | 0,0156 | 44,4 | ||||||||
| Médiane | 504 | 18,3 | 0,0157 | 44,3 | ||||||||
| 5e et 95e percentiles | 327-743 | 13,1-85,9 | 0,00750-0,0358 | 19,3-93,0 | ||||||||
Cl/F : clairance plasmatique totale apparente; KA : constante d’absorption; t½KA : demi-vie d’absorption; V/F : volume de distribution apparent
a Seulement 290 sujets ont fourni au moins une concentration et ont été inclus dans le modèle pharmacocinétique, mais les paramètres pharmacocinétiques ont été simulés pour l’ensemble de la population (N = 298).
On a également simulé les paramètres d’exposition au lanréotide 120 mg après une dose unique et à l’état d’équilibre à partir du modèle. Le tableau 8c2 résume les statistiques après une dose unique et le tableau 8c3, celles à l’état d’équilibre.
- Tableau 8c2 : Résumé des statistiques relatives aux paramètres d’exposition au lanréotide 120 mg après une dose unique
ASC0-28 (ng*jour/mL) | Cmax (ng/mL) | Cmin (ng/mL) | Cmoy (ng/mL) | |
|---|---|---|---|---|
| Moyenne (ÉT) | 88,6 (40,1) | 7,49 (7,58) | 2,40 (0,930) | 3,44 (1,57) |
| Moyenne géométrique | 80,1 | 5,73 | 2,20 | 3,11 |
| Médiane | 83,8 | 5,39 | 2,38 | 3,24 |
| 5e et 95e percentiles | 38,5-162 | 2,17-20,6 | 1,14-4,05 | 1,48-6,33 |
ASC : aire sous la courbe durant l’intervalle posologique (4 semaines); Cmax : concentration sérique maximale; Cmin : concentration sérique minimale; Cmoy : concentration moyenne durant l’intervalle posologique (4 semaines); ÉT : écart type
- Tableau 8c3 : Résumé des statistiques relatives aux paramètres d’exposition au lanréotide 120 mg à l’état d’équilibre
ASC0-28 (ng*jour/mL) | Cmax (ng/mL) | Cmin (ng/mL) | Cmoy (ng/mL) | |
|---|---|---|---|---|
| Moyenne (ÉT) | 239 (64,8) | 13,9 (7,44) | 6,56 (1,99) | 8,64 (2,36) |
| Moyenne géométrique | 232 | 12,8 | 6,23 | 8,35 |
| Médiane | 231 | 11,9 | 6,49 | 8,41 |
| 5e et 95e percentiles | 158-358 | 7,69-25,5 | 3,53-9,99 | 5,49-12,9 |
ASC : aire sous la courbe durant l’intervalle posologique (4 semaines); Cmax = concentration sérique maximale; Cmin : concentration sérique minimale; Cmoy : concentration moyenne durant l’intervalle posologique (4 semaines); ÉT : écart type
Distribution
Les études sur le lanréotide après administration intraveineuse à des doses de 7, 21 et
42 µg/kg ont montré qu’il présente une distribution extravasculaire limitée, avec un Vss moyen de 0,186 à 0,194 L/kg.
Les études de liaison du lanréotide aux protéines sériques humaines réalisées in vitro ont donné une plage de valeurs de 79 à 83 % pour des concentrations de lanréotide entre 12 et 60 ng/mL.
Métabolisme
Le lanréotide est en grande partie métabolisé dans le tractus gastro-intestinal après excrétion biliaire.
La demi-vie d’élimination apparente du lanréotide après injection s.c. profonde varie de 28 à 36 jours.
Élimination
Deux études ont examiné l’excrétion du lanréotide. Après l’injection s.c. d’une dose unique de 3 mg de lanréotide, moins de 1 % de cette dose a été retrouvée dans les urines et la clairance rénale était inférieure à 1 % de la clairance plasmatique totale. Après une perfusion s.c. de lanréotide, la fraction éliminée dans les urines à l’état d’équilibre était de 1 à 5 % pour une posologie de 0,75 mg/jour. Moins de 0,5 % de la dose administrée a été récupérée dans les selles sur une période de 24 heures à l’état d’équilibre.
Par conséquent, l’excrétion urinaire et fécale du lanréotide non modifié représente seulement une faible fraction de la dose totale administrée. Cela indique que le lanréotide est probablement métabolisé en grande partie dans le tractus gastro-intestinal après excrétion biliaire.
Populations particulières et états pathologiques
- Enfants : Aucune étude pédiatrique n’a été effectuée. Santé Canada n’a pas autorisé d’indication pour l’utilisation chez les enfants.
Personnes âgées : Avec la préparation à libération immédiate, la demi-vie et le temps de séjour du lanréotide sont augmentés respectivement de 85 et 65 % chez les sujets âgés en santé par rapport aux sujets volontaires jeunes en santé. Cependant, il n’y a pas eu de changement dans l’aire sous la courbe ni dans la Cmax du lanréotide chez les sujets âgés par rapport aux sujets sains jeunes (voir 10.3 Pharmacocinétique, Pharmacocinétique de lanréotide chez des volontaires sains). Il n’est pas nécessaire de modifier la dose initiale chez les patients âgés atteints d’acromégalie.
- Tableau 8d : Résumé des paramètres pharmacocinétiques* du lanréotide chez des sujets âgés de 65 ans ou plus
| Cmax (ng/mL) | t½ (h) | ASC0-∞ (h·ng/mL) | Clairance (L/h/kg) | Volume de distribution (L/kg) | |
|---|---|---|---|---|---|
Moyenne après une dose unique Étude E-92-52030-012 | 48,75 | 1,74 | 29,17 | 0,269 | 0,200 |
* Le lanréotide a été administré par voie intraveineuse sous sa forme à libération immédiate.
ASC0-∞ : aire sous la courbe du temps 0 à l’infini; Cmax : concentration sérique maximale; h : heure; t½ : demi-vie d’élimination
L’âge n’influe aucunement sur la clairance et le volume de distribution du lanréotide, selon une analyse pharmacocinétique de population menée chez 122 patients de 65 à 85 ans atteints de TNE entéropancréatiques recevant le lanréotide.
- Sexe : Aucune différence entre les sexes n’a été observée quant aux paramètres pharmacocinétiques.
Insuffisance hépatique : Chez les patients atteints d’insuffisance hépatique, on a observé une augmentation du volume de distribution, du temps de séjour moyen, de l’aire sous la courbe et de la demi-vie avec la préparation de lanréotide à libération immédiate. La clairance était réduite de 30 % chez les patients atteints d’insuffisance hépatique modérée ou grave, ce qui porte à croire que la clairance du lanréotide ne dépend pas seulement de la fonction hépatique (voir le tableau 8e).
- Tableau 8e : Résumé des paramètres pharmacocinétiques* du lanréotide chez les patients atteints d’insuffisance hépatique
| Cmax (ng/mL) | t½ (h) | ASC0-∞ (h·ng/mL) | Clairance (L/h/g) | Volume de distribution (L/kg) | |
|---|---|---|---|---|---|
| Moyenne après une dose unique | |||||
| Faible à modérée Étude E-92- 52030-013 | 28,74 | 1,66 | 20,02 | 0,362 | 0,322 |
| Modérée à grave Étude E-38- 52030-701 | 34,394 | 2,998 | 30,090 | 0,237 | 0,349 |
*Le lanréotide a été administré par voie intraveineuse sous sa forme à libération immédiate ASC0-∞ : aire sous la courbe du temps 0 à l’infini; Cmax : concentration sérique maximale; h : heure; t½ : demi-vie d’élimination
Aucune étude n’a été menée chez des patients atteints de TNE entéropancréatiques ou du syndrome carcinoïde présentant une insuffisance hépatique (selon le score de Child- Pugh).
Insuffisance rénale : La préparation de lanréotide à libération immédiate a été étudiée chez les patients en insuffisance rénale terminale sous dialyse, mais non en présence d’une insuffisance rénale légère ou modérée. Chez les patients atteints d’insuffisance rénale grave, la clairance sérique totale du lanréotide est réduite à peu près de moitié, avec pour conséquence une demi-vie et une aire sous la courbe deux fois plus élevées (voir le tableau 8f).
- Tableau 8f : Résumé des paramètres pharmacocinétiques* du lanréotide chez les patients atteints d’insuffisance rénale chronique grave
| Cmax (ng/mL) | t½ (h) | ASC0-∞ (h·ng/mL) | Clairance (L/h/kg) | Volume de distribution (L/kg) | |
|---|---|---|---|---|---|
| Moyenne après une dose unique Étude E-92- 52030-011 | 307,45 | 2,39 | 62,95 | 0,138 | 0,110 |
* Le lanréotide a été administré par voie intraveineuse sous sa forme à libération immédiate
ASC0-∞ : aire sous la courbe du temps 0 à l’infini; Cmax : concentration sérique maximale; h : heure; t½ : demi-vie d’élimination
Aucun effet sur la clairance du lanréotide n’a été observé lors d’une analyse PC de population menée chez 165 patients porteurs d’une TNE entéropancréatique présentant une insuffisance rénale légère ou modérée (soit respectivement 106 et 59 patients), qui étaient traités par lanréotide. Les patients porteurs d’une TNE entéropancréatique présentant une insuffisance rénale grave n’ont pas été étudiés.
Chez les patients atteints du syndrome carcinoïde, l’utilisation du lanréotide en présence d’une insuffisance rénale légère, modérée ou grave n’a pas fait l’objet d’études.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver PrMYTOLACMD au réfrigérateur (entre 2 °C et 8 °C) dans son emballage d’origine pour le protéger de la lumière. Ne pas congeler.
Laisser la préparation à la température ambiante durant 30 minutes avant l’administration. Une fois retiré du réfrigérateur, le produit restant dans la pochette scellée peut être à nouveau réfrigéré et conservé plus longtemps pour une utilisation ultérieure, à condition que sa durée de conservation totale ne dépasse pas 72 heures à une température inférieure à 40 °C (pas plus de trois écarts de température sont tolérés).
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet.
- PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
- Substance pharmaceutique
Dénomination commune : acétate de lanréotide (USAN)
Nom chimique : [cyclo S-S]-3-(2-naphtyl)-D-alanyl-L-cystéinyl-L-tyrosyl-D- tryptophyl-L-lysyl-L-valyl-L-cystéinyl-L-thréoninamide, acétate de
Formule moléculaire et masse moléculaire : C54H69N11O10S2 (CH3COOH)x où x = 1,0 à 2,0 Formule développée :
S S
D-β-Nal-Cys-Tyr-D-Trp-Lys-Val-Cys-Thr-NH2 x (CH3COOH) où x = 1,0 à 2,0
ou
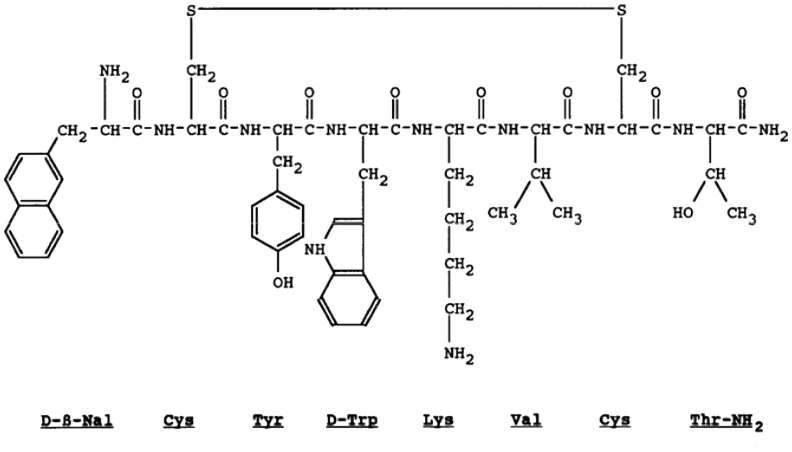
x (CH3COOH)
où x = 1,0 à 2,0
Propriétés physicochimiques :
Aspect : Poudre amorphe blanche à blanc cassé
Solubilité : La solubilité en solution aqueuse du lanréotide varie peu en fonction du pH, sauf à des valeurs de pH extrêmes et plus particulièrement à un pH alcalin.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication Acromégalie
Tableau 9 : Résumé des caractéristiques démographiques des patients dans les essais cliniques sur l’acromégalie
| Nº d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
|---|---|---|---|---|---|
E-28- 52030- 717 | Étude contrôlée par placebo, à répartition aléatoire et à double insu | Lanréotide (60, 90 ou 120 mg), par injection Placebo, par injection Durée du traitement : 52 semaines, y compris une période de 16 semaines avec contrôle par placebo | N = 83 N = 25 | 54 (19, 84) | 47 % M |
L’efficacité clinique du lanréotide a été évaluée lors d’un essai clinique pivot (E-28-52030- 717). Cette étude (étude 717) était une étude contrôlée par placebo, à répartition aléatoire et à double insu portant sur 108 patients atteints d’acromégalie traités pendant un an. La moitié (50 %) des patients n’avaient jamais été traités par un analogue de la somatostatine ou par un agoniste de la dopamine, ou bien avaient arrêté un traitement pour l’acromégalie au moins trois mois avant de participer à l’étude. Pour être admis à l’étude 717, ces patients devaient avoir un taux moyen de GH supérieur à 5 ng/mL à leur première visite. L’autre moitié des patients (50 %) avaient suivi un traitement par un analogue de la somatostatine ou un agoniste de la dopamine avant de participer à l’étude (une élimination totale des médicaments précédents était nécessaire avant l’administration de la première injection de lanréotide).
L’âge médian des patients recrutés était de 54,0 ans avec un intervalle de 19 à 84 ans. Les effectifs masculin (n = 51) et féminin (n = 57) étaient similaires et la durée médiane à partir du diagnostic d’acromégalie était d’environ trois ans.
À leur admission, les patients ont été répartis aléatoirement pour recevoir une injection sous-cutanée (s.c.) profonde de 60 mg, 90 mg ou 120 mg de lanréotide ou une injection de placebo (3:1). Cette phase initiale contrôlée par placebo était suivie d’une phase à dose fixe pendant laquelle les patients ont reçu 4 injections de lanréotide à 4 semaines d’intervalle, puis d’une phase de réglage posologique de 8 injections (pour un total de 13 injections en comptant la phase avec placebo). Pendant la phase de réglage posologique, la posologie pouvait être adaptée au bout de 3 mois selon les taux individuels de GH et d’IGF-1 de chaque patient.
- Tableau 10 : Résultats de l’étude 717 – acromégalie
| Critères d’évaluation principaux | Valeur associée et signification statistique (comparaison entre le lanréotide et le placebo) n/N – %; valeur p |
|---|---|
Proportion de patients présentant une réduction > 50 % du taux de GH moyen 4 semaines après l’injection initiale unique dans chaque groupe Lanréotide (60, 90 et 120 mg) et dans le groupe de sujets ayant reçu le placebo, ainsi que dans la combinaison des trois groupes de sujets traités par lanréotide par rapport au groupe de sujets ayant reçu le placebo. | Placebo : 0/25 – 0 % Lanréotide 60 mg : 14/27 – 52 %; p < 0,001 Lanréotide 90 mg : 12/27 – 44 %; p < 0,001 Lanréotide 120 mg : 26/29 – 90 %; p < 0,001 Lanréotide Combiné : 52/83 – 63 %; p < 0,001 |
| Critères d’évaluation secondaires | Lanréotide (toutes doses combinées) n/N – % |
Proportion de patients présentant une réduction > 50 % du taux de GH moyen aux semaines 16, 32, 52 et aux dernières valeurs disponibles (DVD) par rapport au taux initial. | Sem 16 : 77/105 – 73 % Sem 32 : 82/103 – 80 % Sem 52 : 80/98 – 82 % DVD : 82/107 – 77 % |
| Proportion de patients présentant un taux de GH moyen ≤ 2,5 ng/mL sur la durée de l’étude | Sem 16 : 52/105 – 50 % Sem 32 : 59/103 – 57 % Sem 52 : 53/98 – 54 % DVD : 55/107 – 51 % |
| Proportion de patients présentant un taux d’IGF-1 normalisé sur la durée de l’étude | Sem 16 : 58/105 – 55 % Sem 32 : 57/103 – 55 % Sem 52 : 58/98 – 59 % DVD : 61/107 – 57 % |
| Proportion de patients présentant un taux de GH moyen ≤ 2,5 ng/mL et un taux d’IGF-1 normalisé sur la durée de l’étude | Sem 16 : 41/105 – 39 % Sem 32 : 46/103 – 45 % Sem 52 : 42/98 – 43 % DVD : 43/106 – 41 % |
| Symptômes | Lanréotide (toutes doses combinées) |
| À la fin de l’étude, les symptômes d’acromégalie (mal de tête, transpiration, fatigue, gonflement des extrémités et douleurs articulaires) s’étaient atténués par rapport à la visite initiale ou étaient stables chez 88 à 94 % des patients. |
DVD : dernière valeur disponible après le début de l’étude; GH : hormone de croissance; IGF-1 : facteur de croissance insulinomimétique de type 1; N : nombre de sujets dans le groupe recevant le placebo; n : nombre de sujets dans le groupe recevant le lanréotide; p : valeur p; sem : semaine
- Tumeurs neuroendocrines entéropancréatiques
Tableau 11 : Résumé des caractéristiques démographiques des patients dans les essais cliniques sur les tumeurs neuroendocrines entéropancréatiques
| Nº d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
|---|---|---|---|---|---|
2-55- 52030- 726 | Étude multicentrique à durée fixe, à double insu, à répartition aléatoire et contrôlée par placebo | Lanréotide (120 mg), par injection Placebo, par injection Durée du traitement : 96 semaines | N = 101 N = 103 | 63 (30, 83) 62 (31, 92) | 53 % M 52 % M |
L’étude 726 était une étude multicentrique de phase III à double insu, à répartition aléatoire et contrôlée par placebo, d’une durée fixe de 96 semaines, réalisée chez des patients atteints de tumeurs neuroendocrines entéropancréatiques afin d’évaluer l’effet antiprolifératif du lanréotide.
Les patients avaient une maladie métastatique ou localement avancée inopérable non fonctionnelle, avec des tumeurs confirmées histologiquement de grade 1 ou de grade 2 à indice Ki67 < 10 %, ayant pris naissance dans le pancréas, l’intestin moyen, l’intestin postérieur ou une localisation inconnue.
La répartition aléatoire a été stratifiée en fonction du traitement précédent et de la présence ou l’absence de progression au départ, selon les critères RECIST 1.0 (Response Evaluation Criteria in Solid Tumors) durant une phase de sélection de 3 à 6 mois. Environ 96 % des patients avaient une maladie stable avant le début du traitement.
Le critère d’évaluation principal était la survie sans progression (SSP), définie comme étant le temps écoulé jusqu’à la progression de la maladie (selon les critères RECIST 1.0) ou le décès dans les 96 semaines suivant la première dose, d’après une évaluation radiologique indépendante centrale.
Les patients ont été répartis de façon aléatoire selon un rapport 1:1 pour recevoir le lanréotide à raison de 120 mg toutes les 4 semaines (n = 101) ou un placebo (n = 103). Les caractéristiques démographiques initiales des patients et les caractéristiques initiales de la maladie sont résumées au tableau 12.
- Tableau 12 : Résumé des caractéristiques démographiques initiales des patients et des caractéristiques initiales de la maladie dans l’étude 726 sur les tumeurs neuroendocrines entéropancréatiques
Lanréotide 120 mg (N = 101) | Placebo (N = 103) | |
|---|---|---|
Âge (ans) Moyenne (intervalle) | 63,3 (30 à 83) | 62,2 (31 à 92) |
Sexe, n (%) Masculin Féminin | 53 (52,5) 48 (47,5) | 54 (52,4) 49 (47,6) |
Race, n (%) Asiatique Noire/afro-américaine Blanche | 2 (2,0) 2 (2,0) 97 (96,0) | 5 (4,9) 2 (1,9) 96 (93,2) |
Siège de la tumeur primitive, n (%) Pancréas Intestin moyen Intestin postérieur Autre/inconnu | 42 (41,6) 33 (32,7) 11 (10,9) 15 (14,9) | 49 (47,6) 40 (38,8) 3 (2,9) 11 (10,7) |
Indice de prolifération Ki67, n (%) ≤ 2 % > 2 % à < 10 % Inconnua | 52 (51,5) 31 (30,7) 18 (17,8) | 51 (49,5) 29 (28,1) 23 (22,3) |
Grade de la tumeurb, n (%) G1 G2 Donnée manquante | 69 (68,3) 32 (31,7) 0 | 72 (69,9) 29 (28,2) 2 (1,9) |
Charge tumorale hépatique, n (%) 0 % à ≤ 10 % > 10 % à ≤ 25 % > 25 % à < 50 % | 49 (48,5) 13 (12,9) 39 (38,6) | 58 (56,3) 17 (16,5) 28 (27,2) |
Chimiothérapie antérieure pour la TNE, n (%) Oui Non | 14 (13,9) 86 (86,1) | 15 (14,6) 88 (85,4) |
Chirurgie antérieure de la tumeur primitive, n (%) Oui No | 40 (39,6) 61 (60,4) | 39 (37,9) 64 (62,1) |
Taux initial de CgA, n (%) ≤ LSN > 1 à > 2x LSN Donnée manquante | 33 (32,7) 66 (65,4) 2 (2,0) | 34 (33,0) 66 (64,1) 3 (2,9) |
Progression au début de l’étude, n (%) Oui Non | 4 (4,0) 97 (96,0) | 5 (4,9) 98 (95,1) |
CgA : chromogranine A; G1 : grade 1; G2 : grade 2; LSN : limite supérieure de la normale; N : nombre total de sujets dans le groupe; n : nombre de sujets soumis à une évaluation; TNE : tumeurs neuroendocrines
a L’indice Ki67 est inférieur à 10 %, mais cet indice n’a pu être quantifié de façon fiable (ces sujets ont été admis à l’étude d’après l’indice mitotique, qui était ≤ 2 mitoses/10 HPF (champs à fort grossissement).
b G1 = indice mitotique < 2 mitoses/10 HPF et/ou Ki67 ≤ 2 %; G2 = indice mitotique 2-20 mitoses/10 HPF ou Ki67 > 2-20 %
Un traitement mensuel par lanréotide a procuré une amélioration statistiquement significative de la SSP, entraînant une réduction du risque de progression tumorale ou de décès de 53 % par rapport au placebo (p = 0,0002). La SSP médiane n’était pas atteinte à 96 semaines dans le groupe de patients traités par lanréotide alors qu’elle était de 72 semaines dans le groupe de sujets ayant reçu le placebo (tableau 13 et figure 2).
- Tableau 13 : Résultats de l’étude 726 sur les patients porteurs de TNE entéropancréatiques
| Médiane de survie sans progression (semaines) | RRI (IC à 95 %) | Réduction du risque de progression ou de décès | p | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Lanréotide (n = 101) | Placebo (n = 103) | ||||||||||||||||||
| Tous les patients | > 96 semaines | 72,0 semaines (IC à 95 % : 48,6-96,0) | 0,47 (0,30-0,73) | 53 % | 0,0002 | ||||||||||||||
| Siège de la tumeur primitive | |||||||||||||||||||
| Pancréas | (n = 42) | (n = 49) | |||||||||||||||||
| > 96 semaines | 48,6 semaines | 0,58 | 42 % | 0,0637 | |||||||||||||||
| (IC à 95 % : 37,7-73,1) | (0,32-1,04) | ||||||||||||||||||
| Intestin moyen | (n = 33) | (n = 40) | |||||||||||||||||
| > 96 semaines | 84,6 semaines | 0,35 | 65 % | 0,0091 | |||||||||||||||
| (IC à 95 % : 68,1-NC) | (0,16-0,80) | ||||||||||||||||||
| Intestin postérieur | (n = 11) | (n = 3) | |||||||||||||||||
| > 96 semaines | 97,7 semaines | 1,46 | -- | 0,7114 | |||||||||||||||
| (IC à 95 % : 48,1-97,7) | (0,16-13.24 | ||||||||||||||||||
| Inconnu/autre | (n = 15) | (n = 11) | |||||||||||||||||
| > 96 semaines | 60,0 semaines | 0,20 | 80 % | 0,0341 | |||||||||||||||
| (IC à 95 % : 25,1-NC) | (0,04-1,03) | ||||||||||||||||||
IC : intervalle de confiance; n : nombre de sujets dans le groupe; NC : non calculable; RRI : rapport des risques instantanés
- Figure 2. Courbes de Kaplan-Meier pour la survie sans progression
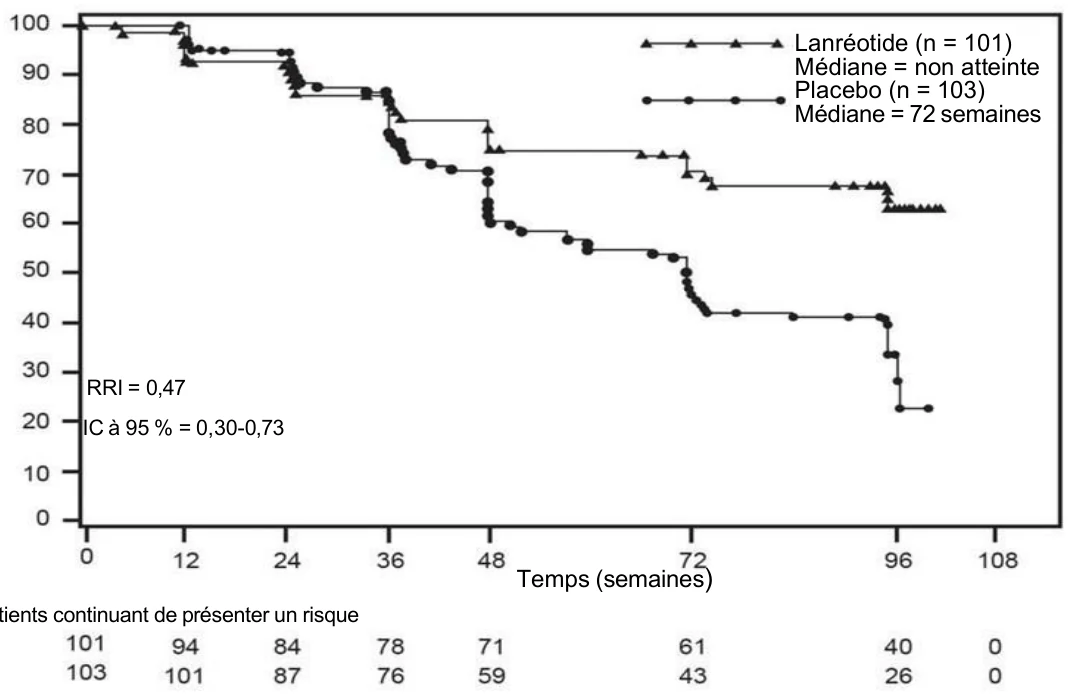
Lanréotide (n = 101) Médiane = non atteinte Placebo (n = 103) Médiane = 72 semaines
RRI = 0,47
IC à 95 % = 0,30-0,73
Temps (semaines)
Nombre de patients continuant de présenter un risque
Lanréotide Placebo
L’effet favorable du lanréotide en termes de réduction du risque de progression ou de décès a été constant, indépendamment du siège de la tumeur primitive, de la charge tumorale hépatique, de la chimiothérapie préalable, de l’indice Ki67 initial, du grade de la tumeur, de l’âge et d’autres caractéristiques préétablies (figure 3).
Probabilité de survie sans progression (%)
- Figure 3. Résultats des analyses par sous-groupes de la SSP à l’aide de modèles à risques proportionnels de Cox séparés
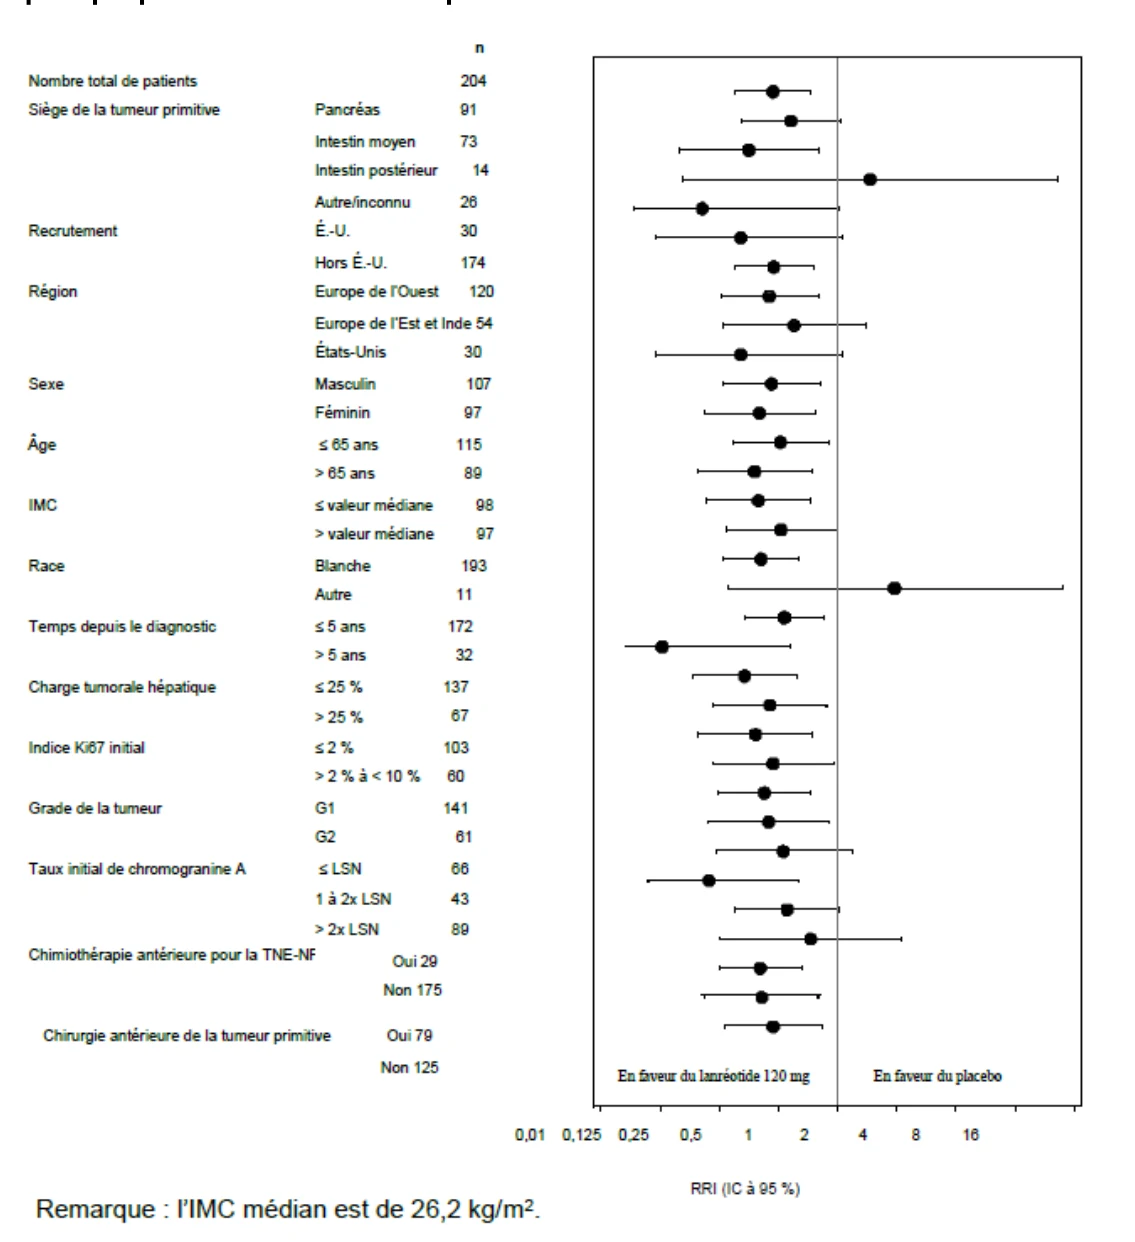
- Syndrome carcinoïde
Tableau 14 : Résumé des caractéristiques démographiques des patients des essais cliniques sur le syndrome carcinoïde
| Nº d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
|---|---|---|---|---|---|
2-55- 52030- 730 | Essai multicentrique de 16 semaines, à double insu, à répartition aléatoire et contrôlé par placebo | Lanréotide (120 mg), par injection Placebo, par injection Durée du traitement : 48 semaines, y compris une période de 16 semaines avec contrôle par placebo | N = 59 N = 56 | 57,9 (38, 77) 59,3 (27, 85) | 46 % M 38 % M |
L’étude 730 était un essai multicentrique de 16 semaines, à double insu, à répartition aléatoire et contrôlé par placebo mené auprès de 115 patients atteints de tumeurs neuroendocrines confirmées par histopathologie et ayant des antécédents de syndrome carcinoïde (rougeur de la peau et/ou diarrhée). L’étude sur l’efficacité a été d’une durée de 52 semaines (4 semaines de sélection initiale, 16 semaines de traitement à double insu et 32 semaines de traitement en mode ouvert), période suivie d’une prolongation en mode ouvert portant sur l’innocuité.
Les patients ont été répartis de façon aléatoire (1:1) pour recevoir 120 mg de lanréotide (n = 59) ou un placebo (n = 56) par injection sous-cutanée profonde toutes les 4 semaines. Les patients ont reçu la directive de s’auto-administrer au besoin un analogue de la somatostatine à courte durée d’action (octréotide par voie sous-cutanée à raison de ≤ 600 µg par jour) comme médicament de secours pour soulager les symptômes. L’utilisation de l’octréotide à action brève ainsi que la gravité et la fréquence des symptômes de diarrhée et de rougeur de la peau ont été consignées quotidiennement dans le journal électronique des patients. Le principal paramètre d’efficacité était la proportion des jours pendant lesquels les patients ont reçu au moins une injection de médicament de secours pour soulager leurs symptômes au cours de la phase à double insu de 16 semaines. La fréquence quotidienne moyenne d’épisodes de diarrhée et de rougeur de la peau a été l’objet d’une évaluation secondaire.
L’âge moyen des participants à l’étude était de 58,6 ans (plage de 27 à 85 ans), 58 % étaient des femmes et 77 % étaient de race blanche. L’étude comprenait des participants ayant déjà été traités par un analogue de la somatostatine ainsi que d’autres n’ayant jamais reçu d’analogue de la somatostatine. Cinquante-six pour cent des participants avaient déjà reçu un analogue de la somatostatine (octréotide) avant la répartition aléatoire (voir le tableau 15), et 84 % des participants présentaient une diarrhée ou de rougeur de la peau d’intensité modérée ou grave au début de l’étude.
- Tableau 15 : Caractéristiques cliniques et démographiques initiales dans l’étude 730 sur le syndrome carcinoïde
| Lanréotide | Placebo | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| 120 mg | (N = 56) | ||||||||
| (N = 59) | |||||||||
| Âge (années) | |||||||||
| Moyen | 57,9 | 59,3 | |||||||
| Sexe, n (%) | |||||||||
| Hommes | 27 (45,8) | 21 (37,6) | |||||||
| Femmes | 32 (54,2) | 35 (62,5) | |||||||
| Race, n (%) | |||||||||
| Blancs | 44 (74,6) | 44 (78,6) | |||||||
| Multiraciaux | 7 (11,9) | 6 (10,7) | |||||||
| Asiatiques | 6 (10,2) | 3 (5,4) | |||||||
| Noirs/Afro-américains | 2 (3,4) | 3 (5,4) | |||||||
| Délai entre le premier symptôme et le début du traitement expérimental, n (%) | |||||||||
| < 1 an | 14 (23,7) | 18 (32,1) | |||||||
| ≥ 1 an | 45 (76,3) | 38 (67,9) | |||||||
| Délai entre le diagnostic et le début du traitement expérimental, n (%) | |||||||||
| < 1 an | 19 (32,2) | 22 (39,3) | |||||||
| ≥ 1 an | 40 (67,8) | 34 (60,7) | |||||||
| Région et traitement antérieur par un analogue de la somatostatine, n (%) | |||||||||
| États-Unis | 21 (35,6) | 19 (33,9) | |||||||
| Déjà traités par un analogue de la somatostatine | 19 (32,2) | 17 (30,4) | |||||||
| Jamais traités par un | 2 (3,4) | 2 (3,6) | |||||||
| analogue de la | |||||||||
| somatostatine | |||||||||
| Extérieur des États-Unis | 38 (64,4) | 37 (66,1) | |||||||
| Déjà traités par un | 14 (23,7) | 14 (25) | |||||||
| analogue de la | |||||||||
| somatostatine | |||||||||
| Jamais traités par un analogue de la somatostatine | 24 (40,7) | 23 (41,1) | |||||||
| Traitement antérieur par un analogue de la somatostatine ≤ 3 mois avant la sélection, n (%) | |||||||||
| Oui | 28 (47,5) | 28 (50) | |||||||
| Non | 31 (52,5) | 28 (50) | |||||||
| Utilisation antérieure d’octréotide à action brève, n (%) | |||||||||
| Oui | 15 (25,4) | 9 (16,1) | |||||||
| Non | 44 (74,6) | 47 (83,9) | |||||||
| Utilisation d’octréotide à action brève pendant la sélection, n (%) | |||||||||
| Oui | 30 (50,8) | 29 (51,8) | |||||||
| Non | 29 (49,2) | 27 (48,2) | |||||||
N : nombre total de sujets dans chaque groupe
- Résultats de l’étude 730 chez les patients atteints du syndrome carcinoïde
Le nombre de jours pendant lesquels les patients ont eu recours au médicament de secours était de 15 % inférieur dans le groupe recevant le lanréotide par rapport au groupe de sujets ayant reçu le placebo (soit respectivement 33,7 % vs 48,5 % des jours; p = 0,0165). Le traitement par lanréotide a permis de réduire l’utilisation du médicament de secours, et cet effet avantageux était manifeste indépendamment des caractéristiques initiales, comme l’utilisation antérieure d’un analogue de la somatostatine, la durée de l’utilisation antérieure d’un analogue de la somatostatine et la région.
La fréquence quotidienne moyenne d’épisodes de diarrhée et rougeur de la peau était numériquement inférieure chez les patients traités par lanréotide (et un médicament de secours) comparativement aux patients recevant un placebo (et un médicament de secours), mais elle ne différait pas de façon statistiquement significative selon les analyses statistiques hiérarchiques.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
- Toxicologie générale
La plupart des études de toxicologie ont utilisé une forme à libération immédiate du lanréotide administrée soit par injection s.c., soit par perfusion intraveineuse (i.v.). Cela a permis de travailler avec des doses considérablement plus élevées que ce qui aurait été possible avec la forme Autogel.
- Études de toxicité d’une dose unique
Tableau 16 : Résumé des études de toxicité d’une dose unique de lanréotide
| Espèce | Voie d’administration | Dose | Dose sans effet (mg/kg) | Dose efficace minimale (mg/kg) | DL50 (mg/kg) |
|---|---|---|---|---|---|
| Souris | i.v. | 0,8; 30; 100; 120; 135; 150; 180 mg/kg | < 30 | 30 | 120-135 |
| Rat | i.v. | 3; 6; 24; 48; 60; 75 mg/kg | 3 | > 6 | > 48 |
| Souris | s.c. | 0,8; 600; 900; 1200 mg/kg | < 600 | 600 | > 1200 |
| Rat | s.c. | 0,8; 1500 mg/kg | < 1500 | 1500 | > 1500 |
Les résultats des études sur une dose unique de lanréotide administrée par voie i.v. ou s.c. indiquent que les deux espèces de rongeurs peuvent tolérer de fortes doses de lanréotide. Il n’y a eu aucun signe de toxicité spécifique à un organe.
- Tableau 17 : Résumé des études de toxicité de doses répétées de lanréotide
| Espèce | Voie d’administration | Durée | Doses (mg/kg/jour) |
|---|---|---|---|
| Souris | s.c. | 5 jours | 0,8 |
| Souris | s.c. | 13 semaines | 0; 10; 30; 60 |
| Souris | s.c. | 13/20 semaines | 0; 0,5; 5*; 1 (1 fois par jour) 0,1*; 0,5 (2 fois par jour) (*0,1 portée à 5, semaines 8-20) |
| Rat | s.c. | 6 semaines | 0; 0,004; 0,04; 0,2 |
| Rat | s.c. | 13 semaines | 0; 0,5; 1 (1 fois par jour) 0,1; 0,5 (2 fois par jour) |
| Rat | s.c. | 26 semaines | 0; 0,2; 1,0; 5,0 (3,0; 2,0) |
| Rat | perfusion i.v. | 14 jours | 0; 1; 5; 20 |
| Chien | s.c. | 6 semaines | 0; 0,004; 0,04; 0,2 |
| Chien | perfusion i.v. (détermination de la dose) | 14 jours | 2,5; 5,0; 10 (6 jours) 20; 25 |
| Chien | perfusion i.v. | 45 jours | 0; 0,4; 4,0; 10 |
| Chien | i.m. | 26 semaines | 1,00-1,62; 3,35-4,98; 6,26-9,95 mg/kg 1 fois toutes les 2 semaines |
Les effets toxicologiques associés à l’administration répétée par voie sous-cutanée (s.c.), intramusculaire (i.m.) ou intraveineuse (i.v.) ont été évalués chez la souris et/ou le rat et le chien (voir tableau 17). La toxicité chronique a été évaluée chez le rat et le chien. Les résultats de ces études n’ont révélé aucun signe de toxicité pour les organes cibles. L’inhibition du taux de croissance observée à doses élevées est considérée comme un effet secondaire de l’effet pharmacologique d’inhibition de la sécrétion de l’hormone de croissance qui caractérise le lanréotide. De même, la réduction de la concentration sérique de certaines hormones est considérée comme une conséquence de l’effet pharmacologique du médicament. Une perfusion continue de lanréotide chez le chien pendant une période allant jusqu’à 45 jours a été associée, chez le mâle, à une immaturité testiculaire proportionnelle à la dose. Les animaux du groupe témoin présentaient également une immaturité testiculaire, mais le degré d’immaturité semblait augmenter en fonction de la dose et correspondait au retard de croissance général des animaux traités par le lanréotide.
À l’exception de l’irritation au point d’injection liée à l’administration du médicament, le lanréotide a été bien toléré par toutes les espèces d’animaux étudiés, et les résultats indiquent que le risque de toxicité pour les organes cibles associé à l’administration au long cours du médicament chez l’homme est minime, voire inexistant.
- Études de toxicité chronique
Tableau 18 : Résumé des études de toxicité chronique du lanréotide
| Espèce | Voie d’administration | Durée | Doses (mg/kg/jour) |
|---|---|---|---|
| Rat | s.c. | 24 mois | 0; 0,008; 0,040; 0,120 |
| Chien | s.c. | 24 mois | 0; 0,008; 0,040; 0,120 |
La toxicité chronique du lanréotide administré par voie sous-cutanée a été évaluée au cours d’une étude de 24 mois chez le rat. Les résultats de cette étude étaient semblables à ceux des études à plus court terme avec doses répétées, c’est-à-dire qu’il n’y avait aucun signe de toxicité générale ou spécifique à un organe. En outre, rien n’indique que le lanréotide a eu un effet sur l’incidence ou le taux d’apparition spontanée de néoplasmes chez cette souche de rat.
La toxicité chronique (sur 24 mois) a également été évaluée chez le chien. Les résultats de cette étude ont corroboré l’absence de toxicité générale significative observée chez le chien dans les études d’effet à court terme avec doses répétées.
- Cancérogénicité
Dans le cadre d’une étude de cancérogénicité de deux ans, on a administré à des souris mâles et femelles 0,5, 1,5, 5, 10 et 30 mg/kg/jour de lanréotide une fois par jour par injection s.c. Une baisse de la survie a été observée à 30 mg/kg/jour chez les mâles et les femelles et était liée à la présence de masses aux sites d’injection s.c. (augmentation de l’incidence de fibrosarcomes et d’histiocytomes fibreux malins). Aucun changement néoplasique systémique n’a été observé.
Dans une étude de cancérogénicité de deux ans menée chez le rat, des mâles et des femelles ont reçu du lanréotide une fois par jour par injection s.c. à raison de 0,1, 0,2 et 0,5 mg/kg/jour. Le taux de survie était comparable dans les groupes de mâles traités et les groupes de mâles témoins. Chez les femelles, le taux de survie était généralement plus élevé à tous les paliers de dose. Aucun changement néoplasique systémique n’a été observé. Aux sites d’injection des rats mâles et femelles traités avec 0,5 mg/kg/jour de lanréotide, une augmentation de l’incidence de fibrosarcomes et d’histiocytomes fibreux malins a été observée.
L’augmentation de l’incidence de tumeurs sous-cutanées aux sites d’injection est probablement due à l’augmentation de la fréquence posologique chez les animaux (chaque jour). Étant donné qu’une administration mensuelle est recommandée chez l’humain, ces résultats pourraient ne pas être cliniquement pertinents. Les multiples d’exposition (rapport entre l’ASC chez l’animal et l’ASC chez l’humain) n’ont pas été calculés puisqu’on n’a pas observé de tumeurs systémiques.
- Génotoxicité
Tableau 19 : Résumé des études de mutagénicité in vivo et in vitro
| Test | Concentration de lanréotide | Organisme / source de cellules | Activation métabolique S9 |
|---|---|---|---|
| Tests in vitro sur cellules non mammaliennes | |||
| Test d’Ames | 1,6 à 5000 μg/boîte | TA 1535 | (+/-) |
| TA 100 | (+/-) | ||
| TA 1537 | (+/-) | ||
| TA 98 | (+/-) | ||
| WP2 uvrA | (+/-) | ||
| Tests in vitro sur cellules de mammifères | |||
| Test de lymphome murin | 100 à 1200 μg/mL | Cellules de lymphome murin | (+/-) |
| Test des aberrations chromosomiques | 393,7 à 2000 μg/mL | Lymphocytes humains | (+/-) |
| Tests de fréquence de mutation, de synthèse et de réparation de l’ADN in vivo et in vitro | |||
| Induction de mutations géniques dans des tissus hépatiques et médullaires | 120 ou 180 mg/kg/jour par voie s.c. | Souris mâles de souche CD2- lacZ80/HazfBR | S.O. |
| Tests sur cellules mammaliennes in vivo (PO) | |||
| Test du micronoyau | 6,25; 12,5; 25 mg/kg/jour par voie i.v. | Souris mâles et femelles Swiss Ico:OF1 (IOPS Caw) | S.O. |
La batterie standard de tests de génotoxicité a été mise en œuvre et n’a donné lieu à aucun résultat positif.
- Toxicologie pour la reproduction et le développement
On peut s’attendre à ce que les effets somatostatinergiques du lanréotide à dose élevée sur la sécrétion des hormones hypophysaires entraînent des troubles de la reproduction. Les effets du lanréotide sur les performances et le comportement reproducteurs ont été évalués chez des rats mâles et femelles après administration sous-cutanée ou intramusculaire du médicament.
Malgré l’administration de doses de médicament suffisamment élevées pour réduire le taux de croissance chez les mâles et les femelles de la génération F0, ni les performances ni le comportement de reproduction n’ont été altérés. Les caractéristiques reproductives et comportementales des générations F1 et F2 n’ont pas non plus été influencées par l’administration de lanréotide aux générations parentales.
Lors d’une étude sur la fertilité menée avec le lanréotide chez le rat, on a observé une réduction de la fécondité des femelles à une exposition estimée qui correspondait à environ 10 fois l’exposition plasmatique à la dose maximale recommandée chez l’humain (DMRH) de 120 mg. La fertilité des rats mâles n’a pas été influencée par le traitement, jusqu’à une exposition estimée qui correspondait à environ 11 fois l’exposition plasmatique à la DMRH de 120 mg.
Le potentiel tératogène a été évalué par l’administration quotidienne de lanréotide par voie s.c. (0, 100, 450 et 2000 μg/kg) à des rates gravides (du jour de gestation 6 au jour 15) et à des lapines (du jour de gestation 6 au jour 18), ainsi que par l’administration, par injection s.c., d’une dose de 30 mg/kg de lanréotide toutes les 2 semaines (soit 5 fois la DMRH de 120 mg, selon des comparaisons de la surface corporelle) à des rates gravides. Les doses ont été sélectionnées en fonction d’études préliminaires de détermination de l’intervalle posologique, portant sur des doses allant jusqu’à 5000 μg/kg/jour. Les rates ayant reçu des doses de 2000 μg/kg présentaient une réduction du gain de poids, mais il n’y avait aucun signe de toxicité fœtale ou d’anomalies tératologiques, alors que l’injection s.c. de la dose de 30 mg/kg toutes les 2 semaines a entraîné une réduction de la survie des embryons/fœtus. Chez le lapin, tous les groupes expérimentaux ont subi une diminution du gain pondéral et on a observé des signes de toxicité fœtale (augmentation des pertes post-implantation) aux posologies de 450 et de 2000 μg/kg. Aucun signe de malformation des tissus mous ou du squelette n’a toutefois été observé. Une diminution de la survie des fœtus, ainsi qu’une augmentation des anomalies squelettiques et des tissus mous des fœtus ont été observées dans le groupe recevant 0,45 mg/kg/jour (soit 2 fois la DMRH de 120 mg, selon des comparaisons de la surface corporelle).
- Tolérance locale
Des études de tolérance ont été effectuées chez des animaux pendant des périodes allant jusqu’à 150 jours avec la formulation de lanréotide; elles sont résumées ci- dessous.
- Tableau 20 : Résumé des études de tolérance locale au lanréotide
| Espèce / souche | Mode d’administration | Doses (mg/kg) |
|---|---|---|
| Lapin / NZW | i.m. / dose unique | 60 mg par animal |
| Lapin / NZW | i.m. / doses répétées | 10 mg par animal / 4 semaines |
| Lapin / NZW | s.c. / dose unique | 60 mg par animal |
| Lapin / NZW, singe / Cynomolgus, cochon miniature / Gottingen | s.c. / dose unique | 60 mg par animal |
| Lapin | s.c. / doses répétées | 10 mg par animal / 4 semaines |
La tolérance locale était suffisante pour appuyer une utilisation intermittente prolongée du lanréotide chez les sujets. Les études de tolérance locale de la forme Autogel proposée pour la commercialisation ont montré une réaction restreinte au point d’injection se manifestant par l’apparition d’une capsule fibreuse. La réaction n’était pas sévère et est probablement similaire aux effets de l’injection d’autres matières biocompatibles. Aucun effet indésirable général ni aucune différence de tolérance locale entre des injections en doses multiples ou en doses uniques n’ont été observés.
- Immunotoxicité
Des dispositions ont été prises pour évaluer la possibilité d’altérer les lymphocytes, les macrophages et les cellules NK au cours d’une étude de toxicité de 45 jours en perfusion i.v. continue chez le beagle. Aucun effet n’a été détecté aux doses de 0,4, 4 et 10 mg/kg, ce qui indique que le lanréotide n’a pas le potentiel de modifier les critères d’immunotoxicité choisis.
Le lanréotide est un petit peptide dont le poids moléculaire est inférieur au minimum d’antigénicité d’environ 10 000 indépendamment de toute fonction hapténique. Aucune modification des paramètres hématologiques ni aucune lésion des organes lymphoïdes, pouvant indiquer une immunostimulation, n’ont été observées chez les rats et les chiens traités.
Les analyses de sang effectuées pour les rats après 26 semaines et 24 mois d’administration quotidienne de lanréotide par voie s.c. à raison de 0, 8, 40 et 120 μg/kg/jour sont restées négatives pour des anticorps anti-lanréotide. Par conséquent, ces études n’ont produit aucune donnée permettant de conclure que le lanréotide a un potentiel immunogène lorsqu’il est administré à des rats de façon répétée sur de longues périodes.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
SOMATULINEMD AUTOGELMD, injection de lanréotide 60 mg, 90 mg, 120 mg, Numéro de contrôle de la présentation : 268030, monographie de produit (Ipsen Biopharmaceuticals Canada Inc.), 8 août 2023.