


Monographie de produit - Octreotide Depot
Modifications importantes apportées récemment à la monographie
Aucune au moment de la plus récente autorisation
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie .................................. 2
Table des matières .................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................. 4
1 Indications ........................................................................................................................ 4
1.1 Enfants ....................................................................................................................... 4 1.2 Personnes âgées ........................................................................................................ 4 2 Contre-indications ........................................................................................................... 4
4 Posologie et administration ............................................................................................ 5
4.1 Considérations posologiques ...................................................................................... 5 4.2 Posologie recommandée et modification posologique ................................................ 5 4.4 Administration ............................................................................................................. 7 4.5 Dose oubliée .............................................................................................................12 5 Surdosage ...................................................................................................................... 12
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 13
7 Mises en garde et précautions ...................................................................................... 13
Généralités .........................................................................................................................13 Carcinogenèse et génotoxicité ...........................................................................................14 Appareil cardiovasculaire ...................................................................................................14 Système endocrinien et métabolisme .................................................................................14 Fonction gastro-intestinale .................................................................................................15 Fonction hépatique, biliaire et pancréatique .......................................................................16 Surveillance et épreuves de laboratoires ............................................................................17 Fonction rénale ..................................................................................................................17 Santé reproductive .............................................................................................................18 7.1 Populations particulières ............................................................................................18 7.1.1 Grossesse..........................................................................................................18 7.1.2 Allaitement .........................................................................................................18 7.1.3 Pédiatrie ............................................................................................................18 7.1.4 Gériatrie .............................................................................................................19
8 Effets indésirables ......................................................................................................... 19
8.1 Aperçu des effets indésirables ...................................................................................19 8.2 Effets indésirables des essais cliniques .....................................................................19 8.3 Effets indésirables moins fréquents observés dans les essais cliniques ....................22 8.5 Effets indésirables après la mise sur le marché .........................................................24 9 Interactions médicamenteuses ..................................................................................... 24
9.2 Aperçu des interactions médicamenteuses .................................................................24 9.4 Interactions médicament-médicament .......................................................................25 9.5 Interactions médicament-aliment ...............................................................................26 9.6 Interactions médicamenteuses-plantes médicinales ..................................................26 9.7 Interactions médicamenteuses – épreuves de laboratoire .........................................26 10 Pharmacologie clinique ................................................................................................. 26
10.1 Mode d’action ............................................................................................................26 10.2 Pharmacodynamie .....................................................................................................26 10.3 Pharmacocinétique .....................................................................................................27 11 Conservation, stabilité et mise au rebut ...................................................................... 28
12 Instructions particulières de manipulation du produit ............................................... 28
Partie 2 : Renseignements scientifiques ............................................................................. 29
13 Renseignements pharmaceutiques .............................................................................. 29
14 Études cliniques ............................................................................................................ 30
14.1 Études cliniques par indication ..................................................................................30 14.2 Études comparatives de biodisponibilité ....................................................................33 15 Microbiologie .................................................................................................................. 34
16 Toxicologie non clinique ............................................................................................... 34
17 Monographies de référence .......................................................................................... 42
Renseignements destinés aux patient·e·s .......................................................................... 43
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Acromégalie
Octreotide Depot (octréotide pour suspension injectable) est indiqué pour les patients acromégales dont l'état est suffisamment contrôlé par l'injection d'octréotide administrée par voie sous-cutanée, y compris ceux chez qui la chirurgie, la radiothérapie ou le traitement par agoniste dopaminergique est inapproprié ou inefficace, ou dans la période intérimaire jusqu'à ce que la radiothérapie devienne pleinement efficace (voir 4 Posologie et administration).
Chez la plupart des patients, l'octréotide pour suspension injectable réduit sensiblement les symptômes cliniques de la maladie, tels que les maux de tête, la transpiration, les paresthésies, la fatigue, l'ostéo-arthralgie et le syndrome du tunnel carpien.
Tumeurs carcinoïdes
Octreotide Depot est indiqué pour le traitement des épisodes de diarrhée sévère et de bouffées vasomotrices associés aux tumeurs carcinoïdes chez les patients dont les symptômes sont contrôlés de manière adéquate par un traitement sous-cutané à l'octréotide injectable.
Tumeurs à peptide intestinal vasoactif (VIPomes)
Octreotide Depot est indiqué pour le traitement de la diarrhée aqueuse profuse associée aux tumeurs sécrétant du VIP chez les patients dont les symptômes sont contrôlés de manière adéquate par un traitement sous-cutané à l'octréotide injectable.
Chez les patients atteints du syndrome carcinoïde et de VIPomes, l'effet de l'octréotide pour suspension injectable sur la taille et le taux de croissance des tumeurs n'a pas été déterminé. Chez les patients atteints du syndrome carcinoïde et de VIPomes, l'effet de l'octréotide pour suspension injectable sur le développement de métastases n'a pas été déterminé.
1.1 Enfants
Enfants (entre la naissance et l'âge de 18 ans) : Aucune donnée n'est disponible pour Santé Canada ; par conséquent, Santé Canada n'a pas autorisé d'indication pour l'usage pédiatrique. (voir 7.1.3 Pédiatrie).
1.2 Personnes âgées
Aucune information spécifique à la population gériatrique n'est disponible pour ce médicament.
2 Contre-indications
- Octreotide Depot (octréotide pour suspension injectable) est contre-indiqué chez les patients qui sont hypersensibles à ce médicament ou à tout ingrédient de la formulation, y compris tout ingrédient non médicinal ou composant du contenant. Pour une liste complète, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
- Les médicaments destinés à un usage parentéral doivent faire l’objet d’une inspection visuelle afin de détecter la présence éventuelle de particules ou de décoloration avant leur administration. Ne pas utiliser si des particules et/ou une décoloration sont observées.
4.2 Posologie recommandée et modification posologique
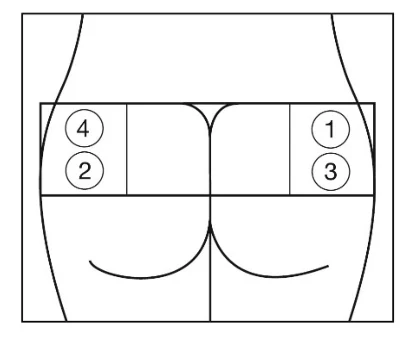
Octreotide Depot ne doit être administré que par injection intraglutéale profonde. Il convient d’alterner le site d’injection intraglutéale répétée entre le muscle fessier gauche et le muscle fessier droit.
Octreotide Depot ne doit être administré que par un professionnel de santé qualifié. Le diluant ne doit pas être injecté directement sans préparation préalable de la suspension. Il est essentiel de suivre scrupuleusement les instructions de mélange fournies dans l’emballage. Octreotide Depot doit être administré immédiatement après reconstitution. Il doit être injecté par voie intraglutéale à des intervalles de quatre semaines. L'administration à des intervalles supérieurs à quatre semaines n'est pas recommandée, car on ne dispose pas de données suffisantes permettant de savoir si ces patients pourraient être contrôlés de manière satisfaisante. Les injections dans le muscle deltoïde sont à éviter en raison de l'inconfort important observé au point d'injection lorsqu'elles sont pratiquées dans cette zone. Octreotide Depot ne doit jamais être administré par voie intraveineuse ni sous-cutanée. Les schémas posologiques suivants sont recommandés.
- Acromégalie
Chez les patients dont l’état est adéquatement contrôlé par l’injection sous-cutanée d’octréotide, il est recommandé de débuter le traitement par l’administration de 20 mg d’Octreotide Depot, à raison d’une injection toutes les quatre semaines pendant une durée de trois mois. Le traitement par Octreotide Depot peut être initié dès le lendemain de la dernière dose d’octréotide administrée par voie sous-cutanée. Les ajustements posologiques ultérieurs devront être fondés sur les concentrations sériques de l’hormone de croissance (GH) et du facteur de croissance analogue à l’insuline de type 1/somatomédine C (IGF-1), ainsi que sur les symptômes cliniques.
Chez les patients chez lesquels, au cours de cette période de trois mois, les symptômes cliniques et les paramètres biochimiques (GH, IGF-1) ne sont pas pleinement contrôlés — notamment si les concentrations de GH demeurent supérieures à 2,5 mcg/L — la dose peut être augmentée à 30 mg toutes les quatre semaines.
Chez les patients dont les concentrations sériques de GH sont constamment inférieures à 1 mcg/L, dont les concentrations sériques d’IGF-1 se sont normalisées, et chez qui la plupart des signes et symptômes réversibles de l’acromégalie ont disparu après trois mois de traitement à raison de 20 mg, une dose de 10 mg d’Octreotide Depot peut être administrée toutes les quatre semaines. Cependant, pour ce groupe de patients en particulier, il est recommandé de surveiller étroitement l’efficacité du contrôle des concentrations sériques de GH et d’IGF-1 ainsi que des signes et symptômes cliniques sous cette faible dose d’Octreotide Depot.
Chez les patients pour lesquels la chirurgie, la radiothérapie ou le traitement par agonistes dopaminergiques ne sont pas appropriés — ou durant la période intérimaire avant que la radiothérapie n’atteigne son plein effet — il est recommandé d’administrer une dose d’essai courte d’octréotide par voie sous-cutanée, afin d’évaluer la réponse thérapeutique et la tolérance systémique avant d’entamer le traitement par Octreotide Depot, tel que décrit précédemment.
- Tumeurs carcinoïdes et VIPomes
Les patients n’ayant jamais reçu de traitement par l’octréotide injectable par voie sous-cutanée doivent débuter leur traitement avec cette forme. La dose quotidienne recommandée au cours des deux premières semaines de traitement se situe entre 100 et 600 mcg/jour, répartie en 2 à 4 injections (la dose moyenne étant de 300 mcg/jour). Certains patients peuvent nécessiter des doses allant jusqu’à 1500 mcg/jour. Pour les VIPomes, la posologie suggérée est de 200 à 300 mcg/jour, également répartie en 2 à 4 administrations (plage de 150 à 750 mcg). La posologie peut être ajustée individuellement afin de contrôler les symptômes ; toutefois, des doses supérieures à 450 mcg/jour sont généralement inutiles.
L’administration sous-cutanée d’octréotide doit être maintenue pendant au moins deux semaines. Par la suite, les patients ayant bien répondu au traitement par acétate d’octréotide et présentant une bonne tolérance peuvent être transférés au traitement par Octreotide Depot, selon le schéma posologique décrit ci-après.
Les patients actuellement traités par injection sous-cutanée d’octréotide peuvent être transférés à un traitement par Octreotide Depot, administré par voie intraglutéale à la dose de 20 mg toutes les quatre semaines, pendant une période de deux mois. Il convient d’alterner les sites d’injection fessiers afin de prévenir toute irritation locale.
Étant donné qu’un certain délai est nécessaire pour que les taux sériques d’octréotide atteignent des niveaux thérapeutiques efficaces après l’injection initiale de la Octreotide Depot, les patients atteints de tumeurs carcinoïdes ou de VIPomes doivent continuer à recevoir l’octréotide par voie sous-cutanée pendant au moins deux semaines, à la même posologie que celle suivie avant la transition. Une interruption prématurée de l’administration sous-cutanée pourrait entraîner une exacerbation des symptômes. Certains patients peuvent nécessiter une poursuite du traitement par voie s.c. pendant trois à quatre semaines.
Après deux mois de traitement par Octreotide Depot à la dose de 20 mg, la posologie peut être augmentée à 30 mg toutes les quatre semaines si les symptômes ne sont pas suffisamment contrôlés. Les patients dont l’état est bien maîtrisé moyennant une dose de 20 mg peuvent bénéficier d’une réduction à 10 mg, à titre d’essai. En cas de réapparition des symptômes, la posologie devra être augmentée de nouveau à 20 mg toutes les quatre semaines. Une dose de 10 mg n’est toutefois pas recommandée en tant que dose initiale, car les concentrations sériques efficaces d’octréotide sont atteintes plus rapidement avec une dose de 20 mg.
Les doses supérieures à 30 mg ne sont pas recommandées, car leur efficacité n’a pas été établie.
Malgré un bon contrôle général des symptômes, les patients atteints de tumeurs carcinoïdes et de VIPomes présentent souvent une exacerbation périodique des symptômes (qu'ils soient maintenus sous d'octréotide injectable s.c. ou sous d'octréotide pour suspension injectable). Pendant ces périodes, ils peuvent recevoir de l'octréotide injectable s.c. pendant quelques jours
à la dose qu'ils recevaient avant de passer au traitement par Octreotide Depot. Lorsque les symptômes sont de nouveau contrôlés, l'octréotide injectable s.c. peut être arrêté.
Santé Canada n'a pas autorisé d'indication pour l'usage pédiatrique.
4.4 Administration
Préparation de l’Octreotide Depot (octréotide pour suspension injectable)
L’Octreotide Depot se présente en trousses contenant les éléments suivants : 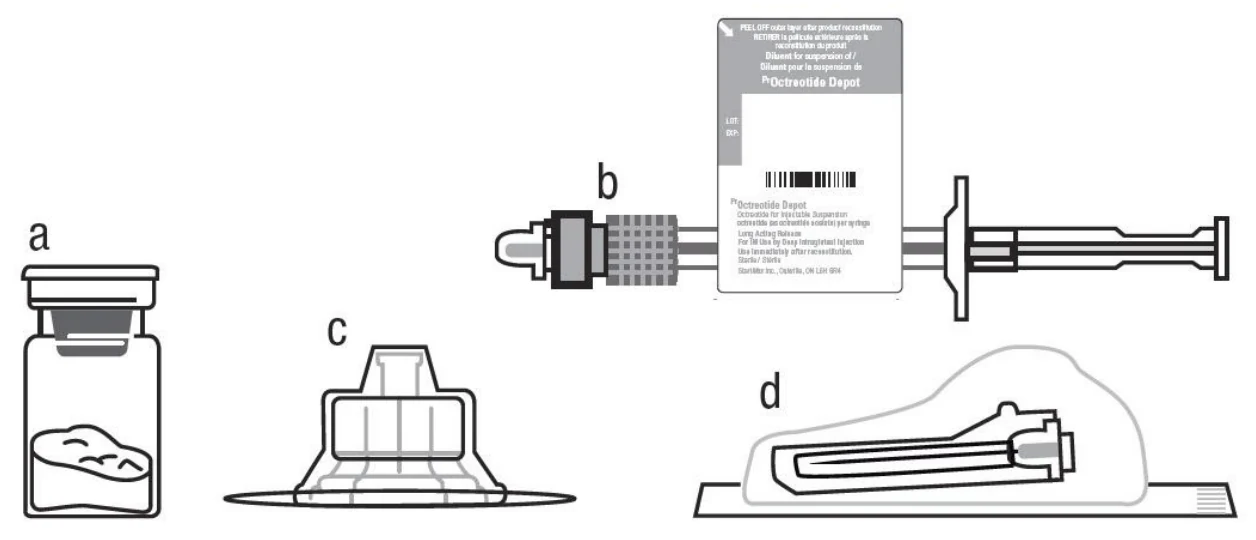
a. Une fiole d’Octreotide Depot contenant 10 mg, 20 mg ou 30 mg d’octréotide (sous forme d’acétate d’octréotide) pour suspension injectable
b. Une seringue préremplie contenant le diluant (montrant l’étiquette extérieure détachable)
c. Un adaptateur de fiole pour la reconstitution du produit
d. Une aiguille sécuritaire pour l’injection (calibre 19G x 1,5 pouces)
e. Un livret d’instructions
Les instructions ci-après doivent être suivies avec précision afin d’assurer la reconstitution appropriée d’Octreotide Depot avant son injection dans le muscle fessier.
La reconstitution du produit comporte 3 étapes essentielles. Il se peut que le médicament ne soit pas délivré de manière appropriée si ces étapes ne sont pas suivies.
- La trousse doit atteindre la température ambiante. Avant la reconstitution, sortir la trousse du réfrigérateur et la laisser reposer à température ambiante pendant au moins 30 minutes, sans dépasser 24 heures.
Une fois le diluant ajouté, assurer la saturation complète de la poudre en laissant
reposer la fiole pendant 5 minutes.
- Après saturation, agiter modérément la fiole à l’horizontale durant au moins 30 secondes, jusqu’à l’obtention d’une suspension homogène. L’Octreotide Depot suspension doit être préparé juste avant son administration. Comme pour tout mélange parentéral, le produit reconstitué doit faire l’objet d’un examen visuel afin de vérifier l’absence de particules, d’agglomérats ou de décoloration. Jeter tout produit non conforme.
Octreotide Depot ne doit être administré que par un professionnel de la santé qualifié. 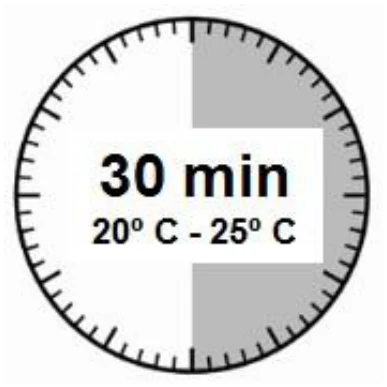
Étape 1 Retirer la trousse d’Octreotide Depot de son lieu d’entreposage réfrigéré. ATTENTION : Il est essentiel d’attendre que la trousse ait atteint la température ambiante avant d’entamer le processus de reconstitution. Laisser reposer la trousse à la température ambiante durant au moins 30 minutes, mais sans dépasser 24 heures, avant la reconstitution. | |
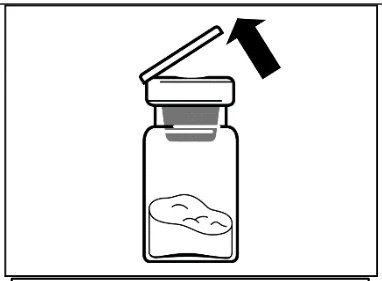
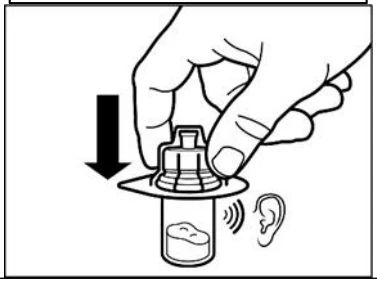
Étape 2 Enlever le capuchon de plastique de la fiole et nettoyer le bouchon de caoutchouc de la fiole à l’aide d’un tampon imbibé d’alcool. Enlever la pellicule recouvrant l’emballage de l’adaptateur de la fiole, mais LAISSER l’adaptateur dans son emballage. Prendre l’adaptateur toujours dans son emballage et le placer sur le dessus de la fiole, puis le pousser vers le bas afin de le fixer à la fiole; un déclic se fera entendre s’il est bien en place. |
| Détacher l’emballage de l’adaptateur de la fiole en le soulevant à la verticale. | |
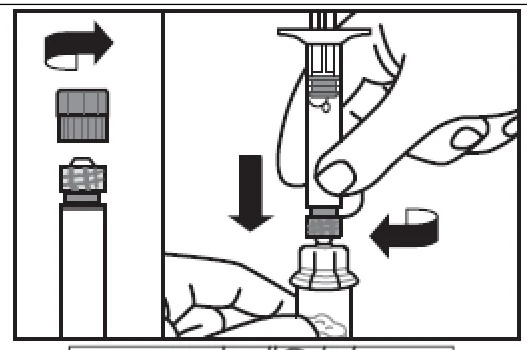
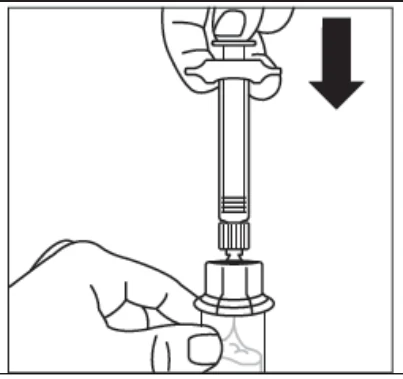
Étape 3 Enlever le capuchon de la seringue préremplie contenant le diluant et visser la seringue dans l’adaptateur de la fiole. Pousser lentement et jusqu’au fond le piston de la seringue afin de faire pousser tout le diluant dans la fiole. | |
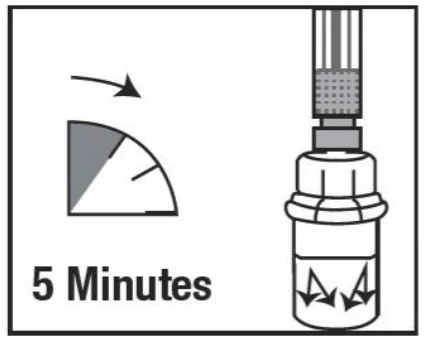
Étape 4 ATTENTION : Il est essential de laisser reposer la fiole durant 5 minutes afin d’assurer que la poudre est complètement saturée de diluant. Remarque : Il est normal que le piston remonte étant donné qu’il peut y avoir une légère suppression dans la fiole. A ce stade-ci, préparer le patient à l’injection. |
Étape 5 Après saturation, s’assurer que le piston est enfoncé au maximum dans la seringue. ATTENTION : En gardant le piston enfoncé, agiter la fiole modérément à l’horizontale durant au moins 30 secondes jusqu’à suspension complète de la poudre (suspension laiteuse uniforme). Agiter modérément durant 30 secondes de plus si la suspension n’est pas complète. | |
Étape 6 Préparer le site d’injection en le nettoyant avec une lingette imbibée d’alcool. Tourner la fiole et le seringue à l’envers, tirer lentement le piston et prélever tout le contenu de la fiole dans la seringue. Dévisser la seringue de l’adaptateur de la fiole. | |
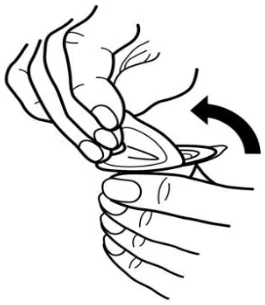
Étape 7 La seringue renferme maintenant la solution reconstituée d’Octreotide Depot. Pour éviter toute confusion, détacher l’étiquette extérieure de la seringue. Celle-ci fournit uniquement des renseignements sur le diluant et ne correspond plus au contenu de la seringue. |
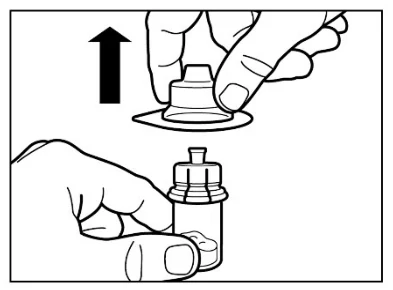
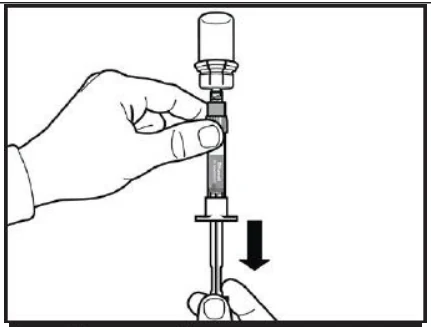
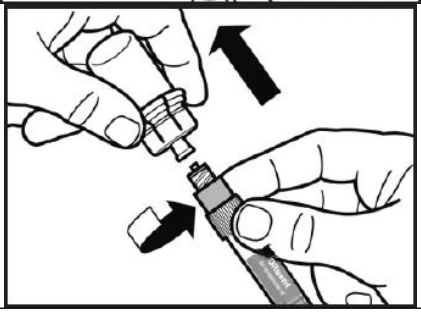
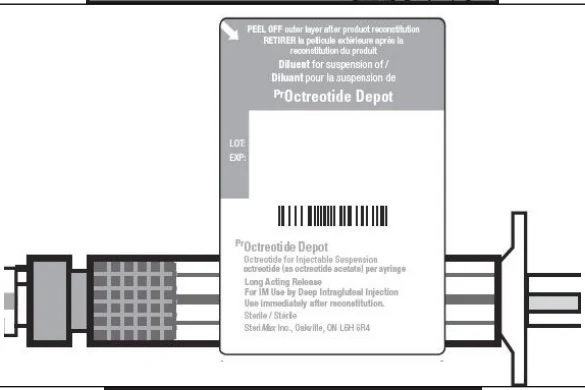
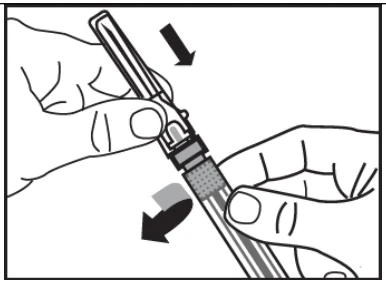
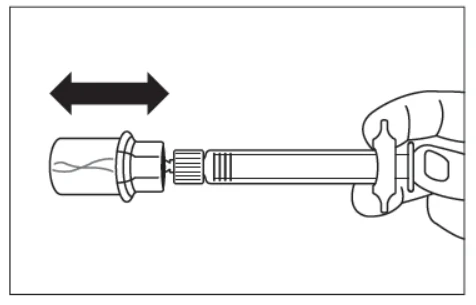
Étape 8
Visser l’aiguille sécuritaire sur la seringue.
Agiter à nouveau délicatement la seringue pour obtenir une suspension laiteuse uniforme. 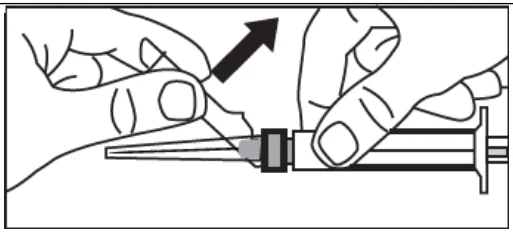
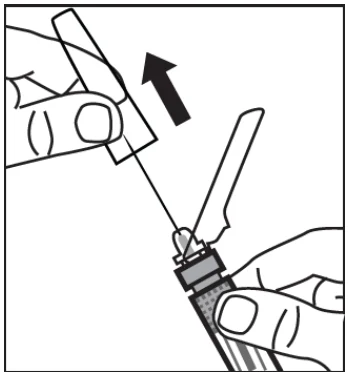
Éloignez la gaine de sécurité de l’aiguille et rapprochez-la du corps de la seringue selon l’angle indiqué, avant de retirer le couvercle de protection. Retirer le capuchon protecteur de l’aiguille en le tirant bien droit. Tapoter délicatement la seringue pour éliminer les bulles d’air visibles et les chasser de la seringue. Vérifier que le site d’injection n’a pas été contaminé. Passer immédiatement à l’étape 9 pour injecter le médicament au patient, sans quoi il pourrait se produire une sédimentation. | |
Étape 9 Octreotide Depot ne doit être administer que par injection profonde dans le muscle fessier, JAMAIS par voie intraveineuse. Introduire l’aiguille au complet dans le muscle fessier gauche ou droit, à un angle de 90 o par rapport à la peau. Tirer légèrement sur le piston pour s’assurer que l’aiguille n’a pas pénétré dans un vaisseau sanguin (si c’est le cas, repositionner l’aiguille). Enfoncer le piston dans la seringue avec une pression constante jusqu’à ce qu’elle soit vide. Retirer l’aiguille du site d’injection et activer le dispositif sécuritaire (protecteur d’aiguille; voir l’étape 10). |
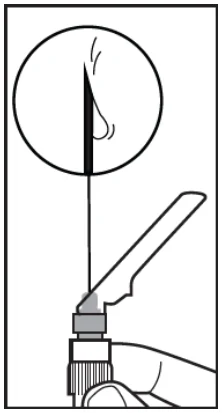
Étape 10
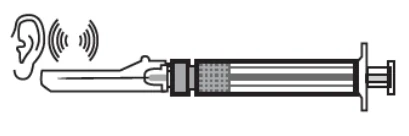
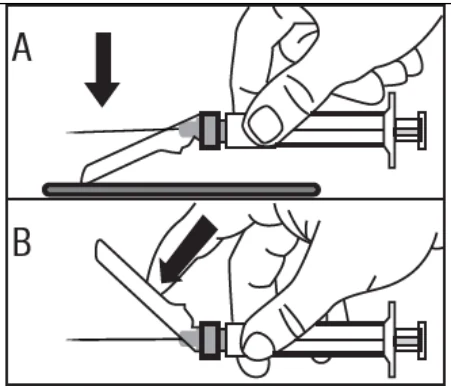
Activer le système sécuritaire de l’aiguille de l’une ou l’autre des façons suivantes :
A. En appuyant sur la partie articulée du protecteur d’aiguille tandis que celle-ci repose sur une surface rigide (figure A);
ou
B. En poussant la charnière vers l’avant avec le doigt (figure B)
Un clic sonore confirme l’activation appropriée du dispositif.
Jeter immédiatement la seringue (dans un contenant pour objets pointus et tranchants).
Octreotide Depot doit être administré uniquement par injection intraglutéale profonde, jamais par voie intraveineuse. Si un vaisseau sanguin a été pénétré, un autre site d'injection doit être choisi. Le site d'injection intraglutéale répétée doit être alterné entre les muscles fessiers gauche et droit. Il ne faut pas utiliser la même région fessière à chaque administration (toutes les 4 semaines).
4.5 Dose oubliée
Si une injection programmée est omise, la dose manquée doit être administrée dès que possible.
5 Surdosage
Un nombre limité de surdosages accidentels d'octréotide pour suspension injectable a été rapporté. Les doses allaient de 100 mg à 163 mg/mois d'octréotide pour suspension injectable. Le seul effet indésirable rapporté était des bouffées de chaleur.
Des cas de patients atteints de cancer ayant reçu des doses d'octréotide pour suspension injectable allant jusqu'à 60 mg/mois et jusqu'à 90 mg/2 semaines ont été rapportés. Ces doses ont été généralement bien tolérées, mais les effets indésirables suivants ont été signalés : mictions fréquentes, fatigue, dépression, anxiété et manque de concentration.
Le traitement du surdosage est symptomatique. Les patients ayant reçu des doses d'octréotide intraveineux supérieures aux doses recommandées présentent un risque accru de bloc auriculo-ventriculaire de degré supérieur et doivent faire l'objet d'une surveillance cardiaque appropriée.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada,
1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
| Voie d’administration | Forme posologique / concentration / Composition | Ingrédients non médicinaux |
| Injection intramusculaire (intraglutéale) | Poudre : 10 mg d’octréotide (peptide libre) (11,2 mg d’acétate d’octréotide) / fiole | poly (DL-lactide-co-glycolide) : 188,8 mg mannitol : 41.0 mg |
| Poudre : 20 mg d’octréotide (peptide libre) (22,4 mg d’acétate d’octréotide) / flacon | poly (DL-lactide-co-glycolide) : 377,6 mg mannitol : 81.9 mg | |
| Poudre : 30 mg d’octréotide (peptide libre) (33,6 mg d’acétate d’octréotide) / flacon | poly (DL-lactide-co-glycolide) : 566,4 mg mannitol : 122.9 mg | |
| Diluant (2 mL) dans une seringue en verre préremplie | carboxyméthylcellulose sodique : 14 mg mannitol : 12 mg poloxamère 188 : 4 mg eau pour injection : q.s. 2 mL |
Octreotide Depot est présenté sous forme de trousses constituées des éléments suivants :
Une fiole en verre de 6 mL d'Octreotide Depot (octréotide pour suspension injectable)
contenant 10, 20 ou 30 mg d'octréotide (sous forme d'acétate d’octréotide) à libération lente.
- Une seringue en verre préremplie contenant 2 mL de diluant.
- Un adaptateur de la fiole pour la reconstitution du produit pharmaceutique
- Une aiguille d'injection de sûreté de 1,1 mm x 38 mm (19G x 1,5 pouces)
- Un livret d’instructions
L'Octreotide Depot est stérile, sans conservateur et destiné à un usage unique (jeter la portion non utilisée). Les bouchons de fiole et de seringue et l'embout de seringue ne sont pas fabriqués en latex de caoutchouc naturel.
7 Mises en garde et précautions
Généralités
Étant donné que les tumeurs hypophysaires sécrétant de l’hormone de croissance peuvent parfois augmenter de volume et entraîner de graves complications (par exemple, des troubles du champ visuel), il est essentiel que tous les patients traités par Octreotide Depot fassent
l’objet d’un suivi rigoureux. En cas de signe d’expansion tumorale, des procédures alternatives peuvent être envisagées.
L'octréotide modifie l'équilibre entre les hormones de contre-régulation, l'insuline, le glucagon et l'hormone de croissance, ce qui peut entraîner une hypoglycémie ou une hyperglycémie. L'octréotide supprime également la sécrétion de l'hormone stimulant la thyroïde, ce qui peut entraîner une hypothyroïdie. Des anomalies de la conduction cardiaque ont également été observées au cours du traitement par l'octréotide.
Les patients et les autres personnes susceptibles d'administrer l'Octreotide Depot doivent être soigneusement informés des techniques d'injection intramusculaire stérile (voir Renseignements destinés aux patient·e·s).
Les patients atteints de tumeurs carcinoïdes ou de VIPomes doivent être avisés de l’importance de respecter rigoureusement le calendrier prévu des visites de réinjection, afin de réduire au minimum l’exacerbation des symptômes.
Les patients atteints d’acromégalie doivent également être encouragés à respecter leur calendrier de visites afin de maintenir une maîtrise constante des taux de GH et d’IGF-1.
Carcinogenèse et génotoxicité
Des études réalisées chez l’animal de laboratoire n’ont révélé aucun potentiel mutagène de d’octréotide (voir 16 Toxicologie non clinique).
Appareil cardiovasculaire
Des cas de bradycardie, d’arythmies et de troubles de la conduction ont été rapportés chez des patients atteints d’acromégalie ou du syndrome carcinoïde traités par l’acétate d’octréotide. Il pourrait être nécessaire d’ajuster la posologie de médicaments concomitants tels que les bêta-bloquants, les inhibiteurs des canaux calciques ou les agents régulant l’équilibre hydrique et électrolytique. Des anomalies électrocardiographiques ont également été observées, notamment un allongement de l’intervalle QT, une déviation de l’axe, une repolarisation précoce, une faible amplitude de l’onde, une transition R/S anormale, une progression prématurée de l’onde R ainsi que des modifications non spécifiques du segment ST-T. Le lien de causalité entre ces observations et l’octréotide n’est pas établi, bon nombre de patients présentant une pathologie cardiaque sous-jacente. Chez un patient acromégale atteint d’insuffisance cardiaque congestive sévère, l’instauration du traitement par injection d’octréotide a entraîné une aggravation de la condition clinique, suivie d’une amélioration après cessation du traitement. Un effet imputable au médicament a été confirmé par un test de réintroduction positif (voir 8 Effets indésirables).
Système endocrinien et métabolisme
- Métabolisme du glucose
Le traitement par l'octréotide injectable est parfois associé à une légère hypo- ou hyperglycémie transitoire, mais il peut également entraîner un diabète manifeste en raison de modifications de l'équilibre entre les hormones de régulation, l'insuline, le glucagon et l'hormone de croissance. Les patients doivent être étroitement surveillés lors de l'instauration du traitement par
l'octréotide injectable et à chaque modification de la posologie pour déceler les signes symptomatiques d'hyper- et d'hypoglycémie. L'administration d'octréotide injectable peut réduire les besoins en insuline des patients atteints de diabète sucré de type I. Chez les non-diabétiques et les diabétiques de type II dont les réserves d'insuline sont partiellement intactes, l'administration d'octréotide injectable peut entraîner des augmentations prandiales de la glycémie. Une hyperglycémie sévère, suivie d'une pneumonie et d'un décès après l'instauration d'un traitement par l'octréotide injectable a été rapportée chez un patient n'ayant pas d'antécédents d'hyperglycémie.
Il n'est pas possible à l'heure actuelle de prédire l'effet de l'octréotide injectable sur la tolérance au glucose chez un patient donné. Il est recommandé de surveiller attentivement le taux de glycémie de tous les patients acromégales lors de l'instauration et de l'ajustement du traitement par Octreotide Depot.
Étant donné qu'à la suite d'épisodes de saignement de varices œsophagiennes, il existe un risque accru de développement d'un diabète insulino-dépendant ou de modifications des besoins en insuline chez les patients présentant un diabète préexistant, une surveillance appropriée de la glycémie est nécessaire.
Il est donc recommandé de surveiller périodiquement la tolérance au glucose et le traitement antidiabétique pendant le traitement par l'Octreotide Depot.
Fonction thyroïdienne
Aucune donnée n’est disponible concernant l’effet d’un traitement chronique par injection d’octréotide sur la fonction hypothalamique/hypophysaire. Une diminution progressive des taux de T4 a été rapportée chez un patient atteint de tumeur carcinoïde dans le cadre d’un essai clinique, culminant en une hypothyroïdie clinique et biochimique après 19 mois de traitement à raison de 1500 mcg d’octréotide en injection sous-cutanée quotidienne. Une atteinte minime de la fonction thyroïdienne a été observée chez certains patients acromégales traités avec la suspension injectable d’octréotide. Il est donc recommandé d’effectuer une évaluation de la fonction thyroïdienne (TSH, T4 totale et/ou libre) avant le traitement et à intervalles réguliers pendant toute la durée du traitement.
Fonction gastro-intestinale
- Nutrition
Des données indiquent que le traitement par injection d’octréotide peut altérer l’absorption des graisses alimentaires chez certains patients. Il est recommandé d’effectuer périodiquement des dosages quantitatifs des graisses fécales sur 72 heures ainsi que des taux sériques de carotène, afin d’évaluer une éventuelle aggravation de la malabsorption lipidique induite par le traitement.
Une diminution des taux de vitamine B12 et des résultats anormaux au test de Schilling ont été observés chez certains patients recevant le traitement par octréotide. Une surveillance régulière des taux de vitamine B12 est recommandée au cours du traitement avec la suspension injectable d’octréotide.
L’acétate d’octréotide a été étudié pour sa capacité à réduire les pertes hydriques excessives
par le tractus gastro-intestinal chez des patients présentant des affections responsables de telles pertes. Chez les patients recevant une nutrition parentérale totale (NPT), une augmentation excessive des taux sériques de zinc peut survenir lorsque les pertes hydriques sont corrigées. Une surveillance périodique des taux de zinc est recommandée chez les patients sous NPT et traités par octréotide.
Fonction hépatique, biliaire et pancréatique
- Vésicule biliaire et événements associés
Des doses uniques d’octréotide en injection ont démontré une inhibition de la contractilité de la vésicule biliaire ainsi qu’une diminution de la sécrétion biliaire chez des volontaires sains. Dans les essais cliniques menés principalement chez des patients atteints d’acromégalie ou de psoriasis, n’ayant jamais reçu d’octréotide auparavant, une incidence de 63 % d’anomalies des voies biliaires a été observée (27 % lithiases biliaires, 24 % sludge sans calculs, 12 % dilatation des voies biliaires). Chez les patients ayant reçu l’octréotide en injection pendant 12 mois ou plus, l’incidence de sludge ou de calculs biliaires était de 52 %. Ces anomalies ne semblent pas corrélées à l’âge, au sexe ou à la dose administrée, mais plutôt à la durée d’exposition au médicament.
Dans les essais cliniques, 52 % des patients acromégales, dont la majorité ont reçu l’octréotide en suspension injectable pendant 12 mois ou plus, ont présenté de nouvelles anomalies biliaires telles que des calculs biliaires, de la microlithiase, des sédiments, du sludge et une dilatation des voies biliaires. L’incidence de nouvelles lithiases biliaires était de 22 %, dont 7 % de microcalculs.
Chez les patients atteints de tumeur carcinoïde maligne ayant reçu l’octréotide en suspension injectable pendant jusqu’à 18 mois, 62 % ont présenté de nouvelles anomalies biliaires, incluant des calculs, du sludge et une dilatation. L’apparition de nouveaux calculs biliaires a été observée chez 24 % des patients.
Tous essais cliniques confondus, quelques patients ont présenté des complications telles que cholécystite aiguë, cholangite ascendante, obstruction biliaire, hépatite cholestatique ou pancréatite durant le traitement par l’octréotide ou après son interruption. Un cas de cholangite ascendante ayant entraîné le décès du patient a été rapporté durant le traitement par injection d’octréotide. Bien que l’incidence de nouvelles lithiases biliaires soit élevée, seulement 1 % des patients ont présenté des symptômes aigus nécessitant une cholécystectomie. Des cas post-commercialisation de lithiase biliaire avec complications telles que cholécystite, cholangite ou pancréatite ayant nécessité une cholécystectomie ont également été rapportés chez des patients traités par acétate d’octréotide.
Il est recommandé que les patients sous traitement prolongé par Octreotide Depot soient évalués initialement et à intervalles réguliers (environ tous les 6 mois) pour la présence de calculs biliaires, par échographie de la vésicule biliaire et des voies biliaires (voir Surveillance et épreuves de laboratoire). En cas de suspicion de complications liées à la lithiase biliaire, le traitement doit être interrompu et une prise en charge appropriée instaurée.
- Insuffisance hépatique
Chez les patients atteints de cirrhose hépatique, la demi-vie du médicament peut être
prolongée, ce qui peut nécessiter un ajustement de la posologie d'entretien.
Surveillance et épreuves de laboratoires
Les tests de laboratoire qui peuvent être utiles en tant que marqueurs biochimiques pour déterminer et suivre la réponse du patient dépendent de la tumeur spécifique. En fonction du diagnostic, la mesure des substances suivantes peut être utile pour surveiller l'évolution de la thérapie :
Carcinoïde : 5-HIAA (acide 5-hydroxyindole acétique urinaire), sérotonine plasmatique,
Substance P plasmatique
VIPome : VIP (peptide intestinal vasoactif plasmatique)
Acromégalie : Hormone de croissance - IGF-1 (somatomédine C)
La réponse à l'octréotide peut être évaluée en déterminant les taux d'hormone de croissance à des intervalles de 1 à 4 heures pendant 8 à 12 heures après l'injection sous-cutanée d'octréotide (pas d'octréotide pour suspension injectable). Alternativement, une mesure unique du taux d'IGF-1 (somatomédine C) peut être effectuée deux semaines après le début de l'injection d'octréotide ou le changement de posologie. Lorsque les patients passent de l'octréotide injectable à l'octréotide pour suspension injectable, les dosages de GH et d'IGF-1 peuvent être effectués après trois injections mensuelles d'octréotide pour suspension injectable (les taux sériques d'octréotide à l'état d'équilibre ne sont atteints qu'après une période de trois mois d'injections mensuelles). L'hormone de croissance peut être déterminée en utilisant la moyenne de 4 dosages effectués à 1 heure d'intervalle. La somatomédine C peut être déterminée à l'aide d'un seul dosage. Tous les dosages de GH et d'IGF-1 doivent être effectués 4 semaines après le dernier dosage d'octréotide pour suspension injectable.
Chez les patients atteints d'acromégalie, si aucune réduction pertinente des taux de GH et d'IGF 1 et aucune amélioration des symptômes cliniques n'ont été obtenues dans les 3 mois suivant le début du traitement par l'octréotide injectable, le traitement doit être interrompu.
Les patients doivent subir un examen échographique initial de la vésicule biliaire et des voies biliaires avant de commencer le traitement par injection d'octréotide. Un examen échographique périodique de la vésicule biliaire doit être effectué, à des intervalles d'environ 6 mois, tout au long du traitement par l'octréotide injectable. Si des calculs sont déjà présents avant le début du traitement, le bénéfice potentiel de l'injection d'octréotide doit être évalué par rapport aux risques potentiels associés aux calculs biliaires. En cas de calculs biliaires asymptomatiques, l'injection d'octréotide peut être poursuivie, en fonction d'une réévaluation du rapport bénéfice/risque avec une augmentation de la fréquence des contrôles. Les calculs biliaires symptomatiques doivent faire l'objet d'une attention médicale et être traités.
Des mesures initiales et périodiques de la T4 totale et/ou libre doivent être effectuées au cours du traitement chronique (voir Système endocrinien et métabolisme, fonction thyroïdienne).
Fonction rénale
- Insuffisance rénale
Chez les patients atteints d'insuffisance rénale sévère nécessitant une dialyse, la demi-vie du médicament peut être augmentée, ce qui nécessite une adaptation de la dose d'entretien.
Santé reproductive
- Fertilité
Les avantages thérapeutiques d'une réduction des niveaux d'hormone de croissance (GH) et d'une normalisation de la concentration du facteur de croissance insulinomimétique 1 (IGF-1) chez les patientes acromégales pourraient potentiellement restaurer la fertilité. La grossesse chez les patients acromégales peut augmenter le risque de diabète gestationnel, d'hypertension et d'exacerbation de la maladie cardiaque sous-jacente. Il convient donc de conseiller aux patientes en âge de procréer d'utiliser une contraception adéquate pendant le traitement par l'octréotide.
Des études réalisées sur des rats et des lapins n’ont révélé aucun effet indésirable sur les fonctions reproductives après l’administration d’acétate d’octréotide injectable à des doses allant jusqu’à 1 mg/kg/jour (voir 16 Toxicologie non clinique).
Il n'y a pas d'indication directe d'un potentiel tératogène suite au traitement par d'octréotide injectable dans les études menées auprès des animaux (voir 16 Toxicologie non clinique).
7.1 Populations particulières
7.1.1 Grossesse
Il n'existe pas d'études adéquates et bien contrôlées chez les femmes enceintes. Dans le cadre de l'expérience post-commercialisation, des données sur un nombre limité de grossesses ont été rapportées chez des patientes sous traitement par octréotide.
7.1.2 Allaitement
On ne sait pas si l'octréotide est excrété dans le lait maternel. Des études chez l'animal ont montré une excrétion de l'octréotide dans le lait maternel. Les patientes ne doivent pas allaiter pendant le traitement par l'octréotide injectable.
7.1.3 Pédiatrie
L'expérience avec l'octréotide chez les enfants est limitée.
L'octréotide injectable a été principalement utilisé chez des patients atteints d'hyperinsulinisme congénital (également appelé nésidioblastose). Le plus jeune patient à avoir reçu ce médicament était âgé d'un mois. À des doses comprises entre 1 et 40 mcg/kg de poids corporel/jour, la majorité des effets indésirables observés étaient gastro-intestinaux : stéatorrhée, diarrhée, vomissements et distension abdominale. Un retard de croissance a été signalé chez plusieurs patients traités par octréotide injectable pendant plus d'un an ; une rattrapage de croissance s'est produit après l'arrêt du traitement par octréotide injectable. Un garçon de 16 mois atteint d'une fistule entérocutanée a développé une douleur abdominale soudaine et une augmentation du drainage nasogastrique et est décédé 8 heures après avoir reçu une dose unique de 100 mcg d'octréotide injectable par voie sous-cutanée.
7.1.4 Gériatrie
Les études cliniques sur l'octréotide injectable n'ont pas inclus un nombre suffisant de patients âgés de 65 ans et plus pour déterminer s'ils répondent différemment des patients plus jeunes. D'autres expériences cliniques rapportées n'ont pas identifié de différences de réponse entre les patients âgés et les patients plus jeunes. En général, le choix de la dose pour un patient âgé doit être prudent, en commençant habituellement par la partie inférieure de l'intervalle posologique, ce qui reflète la fréquence plus élevée d'une diminution de la fonction hépatique, rénale ou cardiaque, et d'une maladie concomitante ou d'un autre traitement médicamenteux.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquemment rapportés avec l'octréotide sont des troubles gastro-intestinaux, des troubles du système nerveux, des troubles hépatobiliaires et des troubles du métabolisme et de la nutrition.
8.2 Effets indésirables des essais cliniques
Les essais cliniques sont menés dans des conditions très spécifiques. Par conséquent, les fréquences des effets indésirables observées dans les essais cliniques peuvent ne pas refléter les fréquences observées en pratique clinique et ne doivent pas être comparées aux fréquences rapportées dans les essais cliniques d’ un autre médicament.
Octréotide pour suspension injectable dans l'acromégalie
Aucune étude clinique n'a été réalisée pour comparer l'octréotide pour suspension injectable à un placebo. Cependant, le profil des effets indésirables enregistrés chez les patients acromégales traités par l'octréotide pour suspension injectable était similaire à celui connu pour l'octréotide injectable administré par voie sous-cutanée. Des réactions locales au site d'injection de l'octréotide injectable peuvent survenir, elles sont généralement légères et de courte durée. Ces réactions comprennent une douleur et, rarement, un gonflement et une éruption cutanée. Dans les études en double aveugle, les effets secondaires gastro-intestinaux consécutifs à l'administration d'octréotide pour suspension injectable ont été les plus fréquents et comprenaient des douleurs abdominales, des diarrhées (selles molles), des flatulences et des selles stéatorrhéiques.
Les effets indésirables survenus chez ≥ 2 % des patients ayant participé aux principales études sur l'acromégalie (y compris leurs extensions à long terme d'une durée allant jusqu'à 30 mois) sont répertoriés dans le tableau ci-dessous, par groupe de dose. Il convient de noter que certains patients peuvent apparaître sous plusieurs niveaux de dose, car certains patients ont changé de niveau de dose.
Tableau 2 Effets indésirables survenus chez ≥ 2 % des patients traités par l'octréotide pour suspension injectable
| Effet indésirable | Niveau de dose | ||
| 10 mg | 20 mg | 30 mg | |
| n=57 (%) | n=233 (%) | n=129 (%) | |
| Effet indésirable | Niveau de dose | ||
| 10 mg | 20 mg | 30 mg | |
| n=57 (%) | n=233 (%) | n=129 (%) | |
Site d'application Douleur au point d'injection Réaction au point d'injection | 1,8 -- | 9,0 2,1 | 10,9 3,9 |
Organisme entier Symptômes pseudo-grippaux Fatigue Douleur Chirurgie Mal de dos Asthénie Œdème Malaise Traumatisme accidentel Bouffées de chaleur Tumeur non spécifiée Fièvre | 8,8 3,5 1,8 3,5 1,8 3,5 1,8 1,8 3,5 -- -- -- | 10,3 5,2 5,6 2,1 3,4 1,3 3,0 1,3 1,3 2,6 0,9 0,9 | 17,8 11,6 2,3 6,2 2,3 4,7 1,6 3,9 2,3 1,6 3,1 3,1 |
Appareil cardiovasculaire Hypertension | 1,8 | 9,9 | 7 |
SNC et SNP Céphalées Vertiges Paresthésies Crampes Vertiges | 7,0 5,3 1,8 1,8 3,5 | 8,6 6,0 3,4 3,4 1,7 | 12,4 10,1 7,0 3,9 1,6 |
Système gastro-intestinal Diarrhée Douleur abdominale Flatulences Constipation Nausées Vomissements Dyspepsie Stéatorrhée Selles décolorées Ténesme rectal | 7,0 12,3 12,3 14,0 3,5 1,8 1,8 5,3 -- -- | 21,5 15,0 12,4 8,2 4,3 3,0 3,0 1,3 2,6 0,9 | 30,2 25,6 23,3 14,7 7,8 6,2 3,9 4,7 3,9 3,9 |
Fonction hépatobiliaire Cholélithiase Trouble de la vésicule biliaire | 3,5 -- | 7,3 3,9 | 12,4 7,0 |
Système musculosquelettique Arthralgie Arthropathie Myalgie Mal de dos Douleur aux jambes | -- -- 1,8 -- 3,5 | 2,6 3,0 2,1 3,0 0,9 | 6,2 4,7 3,9 0,8 0,8 |
| Effet indésirable | Niveau de dose | ||
| 10 mg | 20 mg | 30 mg | |
| n=57 (%) | n=233 (%) | n=129 (%) | |
Troubles psychiatriques Insomnie Anxiété Dépression Somnolence Nervosité | 3,5 -- -- 1,8 -- | 3,9 1,3 2,1 0,4 0,4 | 1,6 4,7 1,6 2,3 2,3 |
Mécanisme de résistance Infection virale Abcès Infection | 1,8 -- 1,8 | 2,6 2,1 1,7 | 3,9 1,6 2,3 |
Fonction respiratoire IVRS Toux Pharyngite Rhinite Bronchite Troubles respiratoires Sinusite | 3,5 1,8 1,8 -- 1,8 1,8 1,8 | 3,4 4,3 4,3 -- 3,0 1,3 0,9 | 4,7 3,1 3,1 5,4 1,6 3,1 2,3 |
Fonction urinaire IVU Cystite Dysurie Fréquence accrue des mictions | 1,8 -- -- -- | 2,1 0,9 0,4 -- | 3,1 2,3 2,3 2,3 |
Peau et annexes cutanées Transpiration excessive Prurit Alopécie Éruption érythémateuse Éruption cutanée | 1,8 1,8 1,8 -- 3,5 | 3,4 1,3 0,9 2,6 -- | 4,7 4,7 3,9 0,8 -- |
Autre Anémie Conjonctivite Trouble de l’oreille Trouble menstruel Néoplasme, chirurgie | 5,3 -- -- -- -- | 6,4 2,1 -- 1,3 -- | 17,1 3,1 2,3 2,3 2,3 |
Description de certains effets indésirables
Fonction hépatobiliaire
Il a été démontré que l’octréotide injectable, tout comme les autres analogues de la somatostatine, inhibe la contractilité de la vésicule biliaire et réduit la sécrétion de bile, ce qui peut entraîner des anomalies biliaires ou la formation de boues. L’utilisation prolongée de l’acétate d’octréotide peut conduire à la formation de calculs biliaires (voir 7 Mises en garde et précautions). Une pancréatite peut survenir chez les patients traités à long terme par l’octréotide injectable et ayant développé une cholélithiase.
Des cas isolés de dysfonctionnements hépatiques associés à l'administration d'acétate d'octréotide ont été rapportés. Il s'agit des cas suivants
- une hépatite aiguë sans cholestase et une normalisation des valeurs des transaminases à l'arrêt de l'injection sous-cutanée d'octréotide se sont produites ;
- le développement lent d'une hyperbilirubinémie associée à une élévation de la phosphatase alcaline, de la gamma-glutamyl-transférase et, dans une moindre mesure, des transaminases.
Système endocrinien
En raison de son action inhibitrice sur l'hormone de croissance, le glucagon et l'insuline, l'acétate d'octréotide peut altérer la régulation du glucose. La tolérance au glucose postprandiale peut être altérée et dans certains cas, en cas d'administration chronique, un état d'hyperglycémie persistante peut être induit. Des cas d'hypoglycémie ont également été observés.
Pancréatite
Des cas rares de pancréatite aiguë ont été rapportés. En général, cette réaction survient dans les heures ou les jours suivant le début du traitement par l’octréotide injectable sous-cutané, et se résout après l’arrêt du médicament.
Hypersensibilité et réactions anaphylactiques
Des réactions d'hypersensibilité ont été rapportées. La plupart des réactions d'hypersensibilité ou d'allergie touchent la peau et affectent rarement la bouche ou les voies respiratoires.
Des cas isolés de réactions anaphylactiques ont également été documentés. L'administration sous-cutanée de l'octréotide, et dans une moindre mesure par perfusion intraveineuse, peut déclencher des réactions d'hypersensibilité allant d’un prurit généralisé à un choc cardiovasculaire ou un bronchospasme. Un cas de décès a été rapporté.
Troubles cardiaques
Des cas de bradycardie ont été rapportés (fréquence : fréquente). Chez les patients présentant une fréquence cardiaque relativement basse avant le traitement ou dont le système cardiovasculaire est déjà compromis—comme les patients cirrhotiques ayant des varices œsophagiennes hémorragiques—il est essentiel que les médecins soient informés de ce risque potentiel. Des cas de tachycardie ont également été observés (fréquence : peu fréquente).
Autre
Rarement, une perte de cheveux a été rapportée chez des patients recevant un traitement à base d'octréotide.
De rares cas de déshydratation ont été rapportés.
8.3 Effets indésirables moins fréquents observés dans les essais cliniques
Autres événements indésirables (quelle que soit leur relation avec le traitement) rapportés avec une incidence comprise entre 1 % et 2 % :
Organisme entier : Œdème périphérique, syncope
Système cardiovasculaire : Hypertension aggravée
Systèmes nerveux central et périphérique : Crampe, vertiges, névralgie, crampes aux jambes, neuropathie, hyperkinésie
Système endocrinien : Surproduction d’hormone de croissance, hypothyroïdie, goitre
Système gastro-intestinal : Gastrite, hémorroïdes, gastro-entérite, hémorragie rectale, hernie, éructations, trouble gastro-intestinal, stomatite ulcéreuse
Audition et système vestibulaire : Surdité, écoulement auriculaire
Fréquence et rythme cardiaques : Tachycardie
Foie et voies biliaires : Hépatite, stéatose hépatique (foie gras)
Métabolisme et nutrition : Prise de poids, hypoglycémie
Système musculo-squelettique : Arthrose, chirurgie, fracture osseuse, ostéonécrose
Plaquettes, saignement et coagulation : Épistaxis (saignement de nez)
Troubles psychiatriques : Amnésie, trouble du sommeil
Globules rouges : Anémie hypochrome
Troubles de reproduction : Femmes : douleur mammaire, saignements intermenstruels, lactation non puerpérale. Hommes : trouble de la prostate
Mécanismes de résistance : Moniliasis (infection à levures), otite moyenne, pharyngite, amygdalite, herpès simplex, zona (herpès zoster)
Système respiratoire : Dyspnée, pneumonie
Peau et annexes : Trouble cutané, peau sèche, acné, trouble des ongles
Fonction urinaire : Infection urinaire, cystite, dysurie (douleur à la miction), fréquence urinaire accrue
Système vasculaire (extracardiaque) : Phlébite, accident vasculaire cérébral, varices
Octréotide pour suspension injectable dans le traitement des tumeurs carcinoïdes
Aucune étude clinique n’a été menée pour comparer l’octréotide pour suspension injectable à un placebo. Toutefois, le profil des effets indésirables observés chez les patients atteints de
tumeurs carcinoïdes traités par cette forme injectable était similaire à celui connu pour l’administration sous-cutanée de l’octréotide. Lors d’une étude de six mois, des patients atteints de tumeurs carcinoïdes ont été traités soit par l’octréotide pour suspension injectable administré par voie intramusculaire toutes les quatre semaines, soit par l’octréotide injectable administré par voie sous-cutanée trois fois par jour. Les effets gastro-intestinaux constituaient les événements indésirables les plus fréquemment rapportés dans les deux groupes, incluant : douleurs abdominales, diarrhée (selles molles), constipation, flatulences, nausées et vomissements. L’incidence de ces effets indésirables était comparable entre les doses de 10, 20 et 30 mg.
Des réactions locales au site d'injection de l'octréotide injectable peuvent survenir, elles sont généralement légères et de courte durée. Ces réactions comprennent une douleur et, rarement, un gonflement et une éruption cutanée.
8.5 Effets indésirables après la mise sur le marché
Les effets indésirables signalés spontanément sont présentés ci-dessous. Comme ces événements sont signalés volontairement par une population de taille incertaine, il n'est pas toujours possible d'estimer de manière fiable leur fréquence ou d'établir clairement une relation de cause à effet avec l'exposition à l'acétate d'octréotide.
| Troubles cardiaques | Arythmies |
| Troubles du sang et du système lymphatique | Thrombocytopénie* |
| Troubles de la motilité gastro-intestinale | Iléus, occlusion intestinale |
| Troubles hépato-biliaires | Pancréatite aiguë, hépatite aiguë sans cholestase, hépatite cholestatique, cholestase |
,
| ictère, ictère cholestatique, cholélithiase, cholécystite, cholangite et pancréatite, qui ont parfois nécessité une cholécystectomie | |
| Hypersensibilité | Anaphylaxie, réactions d'allergie / hypersensibilité |
| Investigations | Augmentation des taux de phosphatase alcaline, augmentation du taux de gamma glutamyl transférase |
| Troubles de la peau et du tissu sous-cutané | Urticaire |
* La plupart des rapports de thrombocytopénie concernaient des patients atteints de cirrhose du foie et traités par d'octréotide injectable (i.v.) et certains rapports concernaient l'octréotide pour suspension injectable. Ce phénomène était réversible.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
De nombreux patients atteints du syndrome carcinoïde ou de VIPomes et traités par l'acétate d'octréotide ont également été, ou sont actuellement, traités par divers autres médicaments destinés à contrôler la symptomatologie ou l’évolution de la maladie, généralement sans interaction médicamenteuse sérieuse. Parmi ces médicaments figurent des agents
chimiothérapeutiques, des antagonistes des récepteurs H2, des agents antimotilité, des médicaments modulant la glycémie, des solutions de soutien hydroélectrolytique ou d'hyperalimentation, ainsi que des diurétiques antihypertenseurs et des antidiarrhéiques.
Lorsque les symptômes sont sévères et que le traitement par l’acétate d’octréotide est ajouté à d’autres thérapies utilisées pour contrôler les états glycémiques — telles que les sulfonylurées, l’insuline et le diazoxide — ou à des bêta-bloquants, des inhibiteurs calciques, ou des agents destinés à réguler l’équilibre hydroélectrolytique, une surveillance étroite des patients s’impose. Un ajustement des autres traitements peut s’avérer nécessaire au fur et à mesure du contrôle des symptômes. Les données actuellement disponibles indiquent que les déséquilibres hydroélectrolytiques ou glycémiques observés sont secondaires à la correction d’anomalies préexistantes, et non à une action métabolique directe de l’acétate d’octréotide. Un ajustement de la posologie des médicaments modulant le métabolisme du glucose — tels que l’insuline — peut être requis après l’instauration du traitement par l’acétate d’octréotide chez les patients diabétiques.
9.4 Interactions médicament-médicament
Étant donné que l’acétate d’octréotide est associé à des altérations de l’absorption des nutriments, son impact potentiel sur l’absorption de tout médicament administré par voie orale doit être soigneusement évalué. Un cas isolé d’épisode de rejet de greffe (rein / pancréas entier) chez un patient immunodéprimé sous ciclosporine a été rapporté. L’administration d’acétate d’octréotide, destinée à réduire la sécrétion exocrine et à favoriser la fermeture d’une fistule chez ce patient, a entraîné une diminution des concentrations sanguines de ciclosporine, pouvant avoir contribué à l’épisode de rejet. Il a également été observé que l’acétate d’octréotide retardait l’absorption intestinale de la ciclosporine et de la cimétidine.
L’administration concomitante d’acétate d’octréotide et de bromocriptine entraîne une augmentation de la biodisponibilité de cette dernière.
Des données publiées limitées suggèrent que les analogues de la somatostatine pourraient réduire la clairance métabolique de certains composés connus pour être métabolisés par les enzymes du cytochrome P450, possiblement en lien avec la suppression de la sécrétion d’hormone de croissance. Dans la mesure où il n’est pas exclu que l’acétate d’octréotide exerce un tel effet, les médicaments principalement métabolisés par l’isoenzyme CYP3A4 et présentant un faible index thérapeutique doivent être utilisés avec prudence — à titre d’exemple, la ciclosporine.
Utilisation concomitante avec des analogues radioactifs de la somatostatine
La somatostatine et ses analogues, tels que l’acétate d’octréotide, se lient de manière compétitive aux récepteurs de la somatostatine, pouvant ainsi interférer avec l’efficacité des analogues radioactifs de la somatostatine.
L’administration d’Octreotide Depot doit être interrompue au moins 4 semaines avant l’administration du lutécium (177Lu) oxodotréotide (LUTATHERAᴹᴰ), un radiopharmaceutique ciblant les récepteurs de la somatostatine. Le cas échéant, le traitement par des analogues de la somatostatine à courte durée d’action peut être maintenu jusqu’à 24 heures précédant l’administration de lutécium (177Lu) oxodotréotide.
Après l’administration de lutécium (177Lu) oxodotréotide, le traitement par Octreotide Depot peut être repris dans un délai de 4 à 24 heures, puis doit de nouveau être suspendu 4 semaines avant la prochaine administration de lutécium (177Lu) oxodotréotide.
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicamenteuses-plantes médicinales
Les interactions avec les produits à base de plantes (phytothérapeutiques) n’ont pas été établies.
9.7 Interactions médicamenteuses – épreuves de laboratoire
Aucune interférence connue n’a été observée avec les tests de laboratoire clinique, y compris ceux portant sur les dosages d’amines ou de peptides.
10 Pharmacologie clinique
10.1 Mode d’action
L’acétate d’octréotide est un analogue octapeptidique synthétique de la somatostatine naturellement présente dans l’organisme. Il exerce des effets pharmacologiques similaires, mais se distingue par une durée d’action prolongée. Ce composé inhibe la sécrétion pathologiquement accrue de l’hormone de croissance (GH), de peptides, ainsi que de sérotonine produite par le système endocrinien gastro-entéro-pancréatique (GEP).
Chez des sujets sains, il a été démontré que l’acétate d’octréotide inhibe :
- la libération de GH induite par la perfusion d’arginine, l’exercice physique et l’hypoglycémie provoquée par l’insuline ;
- la libération postprandiale d’insuline, de glucagon, de gastrine et d’autres peptides du système endocrinien GEP, ainsi que la libération d’insuline et de glucagon stimulée par l’arginine ;
- la libération de l’hormone thyréotrope (TSH) induite par l’hormone de libération de la thyrotropine (TRH) : Le mode d’action exact de l’acétate d’octréotide dans l’hypertension portale demeure incertain. On suppose qu’il réduit le flux sanguin splanchnique principalement par inhibition de la sécrétion d’hormones gastro-intestinales vasoactives et par effet vasomoteur direct sur les vaisseaux splanchniques, entraînant ainsi une diminution du flux sanguin portal. Des études menées sur des veines saphènes humaines ont démontré que la vasoconstriction est médiée par les récepteurs de somatostatine de type 2.
10.2 Pharmacodynamie
Les activités pharmacologiques de l’acétate d’octréotide chez l’humain incluent l’inhibition de la
sécrétion stimulée de l’hormone de croissance (GH), des taux stimulés de l’hormone thyréotrope (TSH), de la libération d’insuline et de glucagon, de la sécrétion d’hormones intestinales, ainsi que la réduction de l’hypertension portale. Ce spectre d’activités est comparable à celui observé lors de l’administration de la somatostatine chez l’humain.
Les effets de la somatostatine sont médiés par des récepteurs spécifiques. Cinq sous-types de récepteurs de la somatostatine ont été identifiés. L’octréotide présente une forte affinité pour les récepteurs de type 2, une affinité modérée pour les récepteurs de type 3 et 5, et une affinité très faible pour les récepteurs de type 1 et 4.
10.3 Pharmacocinétique
Chez les patients atteints d’acromégalie, l’octréotide en suspension injectable — une formulation galénique à base de microsphères destinée à une administration intramusculaire répétée toutes les quatre semaines — permet d’atteindre des concentrations sériques constantes et thérapeutiques d’octréotide. Cette stabilité pharmacocinétique se traduit par une diminution soutenue de la concentration de l’hormone de croissance (GH) et par une normalisation des taux sériques du facteur de croissance insulinomimétique de type 1 (IGF-1) chez la majorité des patients traités.
Chez les patients atteints de tumeurs carcinoïdes ou de tumeurs à peptides intestinaux vasoactifs (VIPomas), le traitement par l’octréotide en suspension injectable assure un contrôle continu des symptômes associés à la pathologie sous-jacente.
Le profil pharmacocinétique de cette formulation reflète les caractéristiques de libération de l’octréotide à partir de la matrice polymère et sa biodégradation progressive. Une fois libérée dans la circulation systémique, la molécule se distribue selon ses propriétés pharmacocinétiques bien établies, assurant une efficacité soutenue.
Après une injection intramusculaire unique d’octréotide pour suspension injectable : Un pic sérique initial transitoire est observé dans l’heure suivant l’administration. Ce pic est suivi d’une diminution rapide des concentrations, atteignant des niveaux indétectables dans les 24 heures. Durant les sept jours suivants, les concentrations demeurent sous-thérapeutiques chez la majorité des patients. À partir du huitième jour, une augmentation progressive des concentrations sériques est observée, atteignant un plateau stable autour du 14ᵉ jour et se maintenant durant trois à quatre semaines. Le pic du jour 1 est inférieur aux concentrations du plateau, et moins de 0,5 % de la libération totale du médicament se produit durant cette première phase. Environ 42 jours après l’injection, les concentrations sériques diminuent lentement, accompagnant la phase de dégradation terminale de la matrice polymère.
Chez les patients atteints d'acromégalie, les concentrations d'octréotide en plateau après des doses uniques de 10 mg, 20 mg et 30 mg d'octréotide pour suspension injectable sont respectivement de 358, 926 et 1710 pg/mL. Les concentrations d'octréotide à l'état d'équilibre atteintes après 3 injections à 4 semaines d'intervalle sont plus élevées d'un facteur d'environ 1,6 à 1,8, atteignant 1557 et 2384 pg/ml après des injections multiples de 20 et 30 mg d'octréotide pour suspension injectable, respectivement. Aucune accumulation d'octréotide au-delà de celle attendue du chevauchement des profils de libération ne s'est produite sur une période allant jusqu'à 28 injections mensuelles d'octréotide pour suspension injectable.
Chez des patients atteints de tumeurs carcinoïdes, les concentrations sériques moyennes
d’octréotide observées après six injections intramusculaires successives de 10 mg, 20 mg et 30 mg d’octréotide pour suspension injectable, administrées toutes les quatre semaines, étaient respectivement de 1231 pg/mL, 2620 pg/mL et 3928 pg/mL. Les concentrations sériques étaient proportionnelles à la dose, et l’état d’équilibre a été atteint après deux injections de 20 mg ou 30 mg, et après trois injections de 10 mg.
11 Conservation, stabilité et mise au rebut
Les fioles d’Octreotide Depot doivent être conservés à une température comprise entre 2 et 8 °C. Conserver la fiole dans l'emballage extérieur afin de le protéger de la lumière. Elles peuvent rester à température ambiante le jour de l’injection. Cependant, la suspension ne doit être préparée qu’immédiatement avant l’injection intramusculaire (i.m.).
Conserver la seringue préremplie contenant 2 mL de diluant entre 2 et 8 °C. Ne pas congeler.
Une fois mise en suspension dans le diluant, la poudre d’Octreotide Depot doit être utilisée immédiatement.
Conserver dans un endroit sûr, hors de portée des enfants et des animaux domestiques.
12 Instructions particulières de manipulation du produit
Vérifiez toujours visuellement le produit reconstitué pour détecter toute fuite avant l'administration.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance pharmaceutique
Dénomination commune de la ou des substances médicamenteuses : Acétate d’octréotide
Dénomination chimique : Acétate de disulfure de D-phénylalanyl-L-hémicystyl-L-phénylalanyl-D- tryptophyl-L-lysyl-L -thréonyl-L-hémicystyl-L-thréoninol cyclique(2→7)
Formule moléculaire et masse moléculaire : C49H66N10O10S2 ∙ CH3COOH, 1019,3 x
60,05 g/mol
Formule développée :
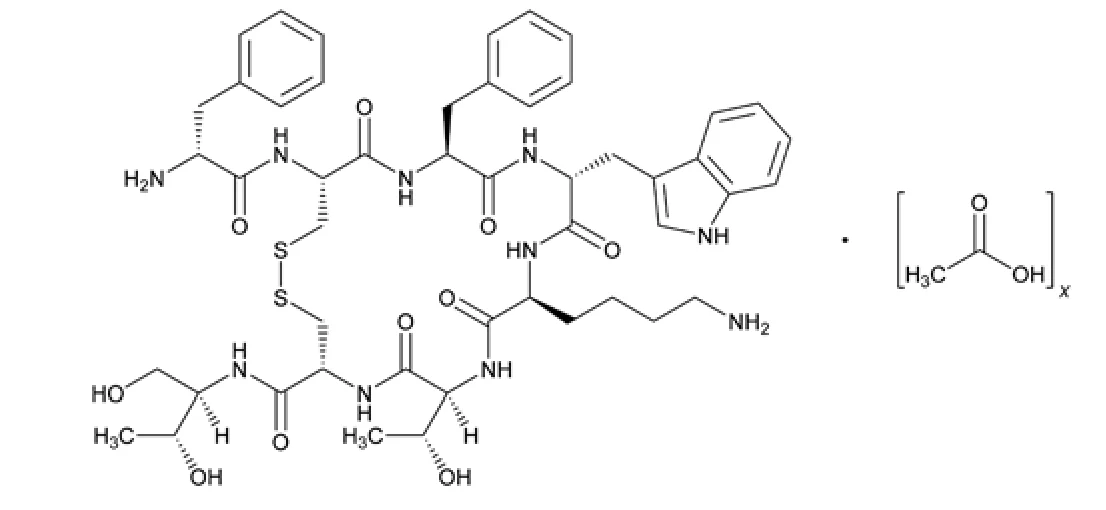
Propriétés physicochimiques :
L'acétate d'octréotide est un octapeptide ponté analogue de la somatostatine. Il s'agit d'un lyophilisat amorphe blanc à blanc cassé, qui fond avec la décomposition ; il est très hygroscopique.
Les valeurs de pka (I) et pka (II) dans l'eau sont respectivement de 7,00 et 10,15. À 25 °C, la solubilité de l'acétate d'octréotide est > 10 mg/mL dans l'eau, > 10 mg/ml dans l'acide acétique glacial et > 10 mg/mL dans le méthanol.
14 Études cliniques
14.1 Études cliniques par indication
Les essais cliniques de l'octréotide en suspension injectable ont été réalisés chez des patients ayant reçu une injection sous-cutanée d'octréotide pendant une période allant de quelques semaines à 10 ans. Les études sur l'acromégalie avec l'octréotide pour suspension injectable décrites ci-dessous ont été réalisées chez des patients ayant atteint des taux de GH < 10 ng/mL (et, dans la plupart des cas, < 5 ng/ml) alors qu'ils recevaient l'octréotide par injection sous-cutanée. Cependant, certains patients recrutés étaient des répondeurs partiels à l'injection sous-cutanée d'octréotide, c'est-à-dire que les taux de GH ont été réduits de plus de 50 % avec l'injection sous-cutanée d'octréotide par rapport à l'état non traité, sans toutefois être supprimés jusqu'à < 5 ng/mL.
Acromégalie
L'octréotide pour suspension injectable a été évalué dans trois essais cliniques chez des patients acromégales.
Dans deux des essais cliniques, 101 patients au total ont été admis qui, dans la plupart des cas, avaient atteint un taux de GH < 5 ng/ml avec l'octréotide injectable administré à des doses de 100 mcg ou 200 mcg t.i.d. La plupart des patients sont passés à des doses de 20 mg ou 30 mg d'octréotide pour suspension injectable administrées une fois toutes les 4 semaines pour un maximum de 27 à 28 injections. Quelques patients ont reçu des doses de 10 mg et quelques-uns ont eu besoin de doses de 40 mg. Les taux d'hormone de croissance et d'IGF-1 ont été au moins aussi bien contrôlés avec l'octréotide pour suspension injectable qu'ils l'avaient été avec l'octréotide injectable et ce niveau de contrôle s'est maintenu pendant toute la durée des essais.
Un troisième essai, d'une durée de 12 mois, a porté sur 151 patients dont le taux de GH était inférieur à 10 ng/ml après un traitement par l'octréotide injectable (la plupart avaient des taux inférieurs à 5 ng/ml). La dose initiale d'octréotide pour suspension injectable était de 20 mg toutes les 4 semaines pendant 3 doses. Par la suite, les patients ont reçu 10 mg, 20 mg ou 30 mg toutes les 4 semaines, selon le degré de suppression de la GH. (Le schéma recommandé pour ces changements de posologie est décrit au point 4 Posologie et administration). L'hormone de croissance et l'IGF-1 ont été au moins aussi bien contrôlées avec l'octréotide pour suspension injectable qu'elles l'avaient été avec l'octréotide injectable s.c.
Le tableau 3 résume les données sur le contrôle hormonal (GH et IGF-1) pour les patients des deux premiers essais cliniques qui ont reçu les 27 à 28 injections d'octréotide pour suspension injectable.
Tableau 3 Réponse hormonale chez les patients acromégales ayant reçu 27 à 28 injections au cours du traitement1 par l'octréotide pour suspension injectable
| Octréotide injectable | Octréotide pour suspension | |||
| sous-cutané | injectable | |||
| Taux hormonal moyen | N | % | N | % |
| GH < 5,0 ng/mL | 69/88 | 78 | 73/88 | 83 |
| Octréotide injectable | Octréotide pour suspension | ||||
| sous-cutané | injectable | ||||
| < 2,5 ng/mL | 44/88 | 50 | 41/88 | 47 | |
| < 1,0 ng/mL | 6/88 | 7 | 10/88 | 11 | |
| IGF-1 normalisé | 36/88 | 41 | 45/88 | 51 | |
| GH | < 5,0 ng/mL + IGF-1 normalisé | 36/88 | 41 | 45/88 | 51 |
| < 2,5 ng/mL + IGF-1 normalisé | 30/88 | 34 | 37/88 | 42 | |
| < 1,0 ng/mL + IGF-1 normalisé | 5/88 | 6 | 10/88 | 11 | |
1 Moyenne des taux mensuels de GH et d'IGF-1 au cours des essais
Pour les 88 patients du tableau 3, un taux moyen de GH < 2,5 ng/mL a été observé chez 47 % d'entre eux recevant l'octréotide pour suspension injectable. Au cours des essais, 42 % des patients ont conservé des taux moyens d'hormone de croissance < 2,5 ng/mL et des taux moyens d'IGF-1 normaux.
Le tableau 4 résume les données sur le contrôle hormonal (GH et IGF-1) pour les patients du troisième essai clinique qui ont reçu les 12 injections d'octréotide pour suspension injectable.
Tableau 4 Réponse hormonale chez les patients acromégales recevant 12 injections au cours1 d’un traitement par l'octréotide pour suspension injectable.
| Octréotide injectable | Octréotide pour suspension | ||||
| sous-cutané | injectable | ||||
| Taux hormonal moyen | N | % | N | % | |
| GH | < 5,0 ng/mL | 116/122 | 95 | 118/122 | 97 |
| < 2,5 ng/mL | 84/122 | 69 | 80/122 | 66 | |
| < 1,0 ng/mL | 25/122 | 21 | 28/122 | 23 | |
| IGF-1 normalisé | 82/122 | 67 | 82/122 | 67 | |
| GH | < 5.0 ng/mL + IGF-1 normalisé | 80/122 | 66 | 82/122 | 67 |
| < 2,5 ng/mL + IGF-1 normalisé | 65/122 | 53 | 70/122 | 57 | |
| < 1,0 ng/mL + IGF-1 normalisé | 23/122 | 19 | 27/122 | 22 | |
1 Moyenne des taux mensuels de GH et d'IGF-1 au cours des essais
Pour les 122 patients du tableau 4, qui ont reçu les 12 injections du troisième essai, un taux moyen de GH < 2,5 ng/ml a été observé chez 66 % des patients recevant l'octréotide pour suspension injectable. Au cours de l'essai, 57 % des patients ont conservé des taux moyens d'hormone de croissance < 2,5 ng/ml et des taux moyens d'IGF-1 normaux. En comparant la
réponse hormonale dans ces essais, il faut noter qu'un pourcentage plus élevé de patients dans le troisième essai a supprimé leur GH moyenne à < 5 ng/mL avec l'injection sous-cutanée d'octréotide, soit 95 %, par rapport à 78 % dans les deux essais précédents.
Dans les trois essais, la GH, l'IGF-1 et les symptômes cliniques ont été contrôlés de la même manière avec l'octréotide pour suspension injectable qu'avec l'octréotide injectable.
Parmi les 25 patients qui ont terminé les essais et qui ont répondu partiellement à l'octréotide injectable (GH > 5,0 ng/mL mais réduite de > 50 % par rapport aux niveaux non traités), 1 patient (4 %) a répondu à l'octréotide pour suspension injectable par
une réduction de la GH à < 2,5 ng/mL et 8 patients (32 %) ont répondu par une réduction de la GH à < 5,0 ng/mL.
Deux études exploratoires ouvertes de phase IV ont examiné un traitement de 24 et 48 semaines avec l'octréotide pour suspension injectable chez des patients acromégales n'ayant jamais été traités. La réduction médiane du volume tumoral était de 20,6 % dans l'étude B2402 à 24 semaines (n=46) et de 29,2 % à 48 semaines (n=29), et de 24,5 % dans l'étude B2401 à 24 semaines (n=91) et de 36,2 % à 48 semaines (n=84). Le pourcentage de variation du volume tumoral au cours de l'étude a été évalué par IRM pour la population en intention de traiter. Cependant, la signification clinique n'a pas été établie.
Tumeurs carcinoïdes et tumeurs à peptide intestinal vasoactif (VIPomas)
Un essai clinique de 6 mois sur le syndrome carcinoïde malin a été réalisé chez 93 patients qui s'étaient déjà montrés sensibles à l'injection d'octréotide. Soixante-sept patients ont été randomisés au départ pour recevoir, en double aveugle, des doses de 10 mg, 20 mg ou 30 mg d'octréotide pour suspension injectable tous les 28 jours et 26 patients ont poursuivi, en aveugle, leur régime d'injection d'octréotide précédent (100-300 mcg t.i.d.).
Au cours d'un mois donné, après que les concentrations d'octréotide ont atteint l'état d'équilibre, environ 35 à 40 % des patients ayant reçu de l'octréotide pour suspension injectable ont eu besoin d'un traitement supplémentaire par injection sous-cutanée d'octréotide, généralement pendant quelques jours, pour contrôler l'exacerbation des symptômes du carcinoïde. Au cours d'un mois donné, le pourcentage de patients randomisés pour l'octréotide injectable sous-cutané ayant nécessité un traitement complémentaire avec une dose accrue d'octréotide injectable était similaire au pourcentage de patients randomisés pour l'octréotide en suspension injectable. Au cours de la période de traitement de six mois, environ 50 à 70 % des patients ayant terminé l'essai sur l'octréotide pour suspension injectable ont eu besoin d'un traitement complémentaire par l'octréotide injectable sous-cutané pour contrôler l'exacerbation des symptômes carcinoïdes, bien que les taux sériques d'octréotide pour suspension injectable à l'état d'équilibre aient été atteints.
Le tableau 5 présente le nombre moyen de selles quotidiennes et d'épisodes de bouffées vasomotrices chez les patients atteints de carcinoïde malin.
Tableau 5 Nombre moyen de selles quotidiennes et d’épisodes de bouffées vasomotrices (population en intention de traiter)
| Selles quotidiennes | Épisodes de bouffées | ||||
| (nombre moyen) | vasomotrices | ||||
| (nombre moyen) | |||||
| Traitement | N | Visite initiale | Dernière | Visite initiale | Dernière |
| visite | visite | ||||
| Injection sous-cutanée d’octréotide | 26 | 3,7 | 2,6 | 3,0 | 0,5 |
| D’octréotide pour suspension injectable | |||||
| 10 mg | 22 | 4,6 | 2,8 | 3,0 | 0,9 |
| 20 mg | 20 | 4,0 | 2,1 | 5,9 | 0,6 |
| 30 mg | 24 | 4,9 | 2,8 | 6,1 | 1,0 |
En règle générale, la fréquence quotidienne moyenne des selles a été aussi bien contrôlée avec l'octréotide pour suspension injectable qu'avec l'octréotide injectable (environ 2 à 2,5 selles/jour).
Les épisodes quotidiens moyens de bouffées vasomotrices ont été similaires à toutes les doses d'octréotide pour suspension injectable et d'octréotide injectable (environ 0,5 à 1 épisode/jour).
Dans un sous-ensemble de patients présentant une gravité variable de la maladie, les taux urinaires médians de 5-HIAA (acide 5-hydroxyindole acétique) sur 24 heures ont été réduits de 38 à 50 % chez les patients randomisés pour recevoir l’octréotide en suspension injectable.
Ces réductions s’inscrivent dans la fourchette rapportée dans la littérature publiée chez des patients traités par l’octréotide (environ à 50 %).
14.2 Études comparatives de biodisponibilité
Données de biodisponibilité
Étude ouverte, randomisée, à deux traitements, en groupes parallèles, à dose unique, comparant la biodisponibilité de l’Octreotide Depot à 30 mg (SteriMax Inc.) et du SANDOSTATIN® LAR DEPOT 30 mg (Novartis Pharmaceuticals Corporation), après une injection intramusculaire unique a été réalisée chez des sujets sains, hommes et femmes (N = 246), à jeun. Les données de 236 sujets inclus dans l’analyse statistique sont résumées ci-dessous.
Tableau 6 Tableau récapitulatif des données comparatives sur la biodisponibilité
| Octréotide | ||||||||
| (1 × 30 mg) | ||||||||
| Moyenne géométrique | ||||||||
| Moyenne arithmétique (CV %) | ||||||||
| Paramètre | Analyse1 | Référence2 | % du rapport | Intervalle de confiance de 90 % | ||||
| des moyennes | ||||||||
| géométriques | ||||||||
| Octréotide | ||||||||
| (1 × 30 mg) | ||||||||
| Moyenne géométrique | ||||||||
| Moyenne arithmétique (CV %) | ||||||||
| Paramètre | Analyse1 | Référence2 | % du rapport | Intervalle de confiance de 90 % | ||||
| des moyennes | ||||||||
| géométriques | ||||||||
ASCT (pg·h/mL) | 1591963,783 1648184,26 (31,5) | 1641402,643 1683313,01 (26,1) | 97,0 | 91,9 à 102,3 | ||||
| ASC0-28jours (pg·h/mL) | 808504,08 848111,69 (39,4) | 931161,13 959054,47 (30,5) | 86,8 | 81,9 à 92,1 | ||||
| ASC28-56jours (pg·h/mL) | 721157,474 752632,29 (33,0) | 673253,415 699001,37 (29,1) | 107,1 | 100,0 à 114,7 | ||||
ASCI (pg·h/mL) | 1617377,516 1674779,71 (31,6) | 1658208,553 1699690,31 (26,0) | 97,5 | 92,4 à 103,0 | ||||
CMAX (pg/mL) | 2518,61 2855,12 (69,5) | 2739,56 3012,50 (61,3) | 91,9 | 84,4 à 100,1 | ||||
| TMAX7 (h) | 530,117 (72,00 à 1200,05) | 336,00 (1,00 à 1056,00) | ||||||
T1/28 (h) | 108,60 (49,7)6 | 110,35 (39,1)3 | ||||||
1 Octreotide Depot (octréotide sous forme d’acétate d’octréotide), 30 mg (SteriMax Inc.) 2 SANDOSTATIN® LAR DEPOT (octréotide sous forme d’acétate d’octréotide), 30 mg (Novartis Pharmaceuticals Corporation, East Hanover, NJ, USA)
3 N=113
4 N=105
5 N=106
6 N=112
7 Exprimé uniquement sous forme de médiane (intervalle)
8 Exprimé sous forme de moyenne arithmétique (CV %)
15 Microbiologie
Aucune information microbiologique n'est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale
Des injections intraveineuses uniques d'acétate d'octréotide ont été administrées à des souris et à des rats. Les animaux ont été observés jusqu'à leur mort ou pendant une période de sept jours après l'administration.
| Espèces | DL50, mg/kg |
| Souris | 72 (64 – 82) |
| Espèces | DL50, mg/kg |
| Rat | 18 (15 – 21) |
L'acétate d'octréotide n'a provoqué aucun effet inhabituel. Immédiatement après l'administration, les signes suivants ont été observés : engourdissement, respiration tendue et parfois plus lente, sauts et crampes d'enroulement et d'étirement. Les animaux qui sont morts l'ont fait dans l'heure qui suivait, les survivants ne présentaient aucun signe après deux jours.
Toxicité subchronique et chronique
| Espèce | Durée | Voie | Dose | Effets observés |
| (mg/kg/d) | ||||
| Rats | 4 sem. | i.p. | 1,0; 4,0; 16,0 | Faible dose : Légère ↓ de la consommation alimentaire, Légère ↑ de la phosphatase alcaline sérique (SAP) Dose moyenne : ↓ du gain de poids et de la consommation alimentaire - Légère ↑ du volume urinaire et de la SAP - ↓ de l’albumine sérique Forte dose : ↓ modérée du gain de poids et de la consommation alimentaire - ↓ de l’albumine sérique
|
| Chiens | 4 sem. | i.v. | 0,2; 0,8; 3,2 | Faible dose : Diarrhée sporadique
Dose moyenne : Diarrhée - Prolapsus occasionnel de la membrane nictitante - Hurlement à l’injection
Forte dose : Diarrhée fréquente - Prolapsus occasionnel de la membrane nictitante – Hypersalivation - Hyperémie de la peau de la tête - Perte de poids légère - Légère ↑ de la densité urinaire; DSENO (Dose sans effet nocif observé) : 0.2 mg/kg/jour. |
| Rats | 26 sem. | i.p. | 0,0,; 0,1; 1,0 | Faible dose : Aucun effet significative observé Dose moyenne : effet significative observé Forte dose : ↓ de la consommation alimentaire
|
| Chiens | 26 sem. + 4 sem. de recupé- ration | i.v. | 0.01, 0.05, 0.5 | Faible dose : Diarrhée sporadique - Émèse sporadique - Nécrose cellulaire isolée (acidophiles) dispersée dans l’hypophyse chez une femelle Dose moyenne : Diarrhée fréquente - Émèse sporadique - Anomalies hypophysaires identiques chez une femelle |
| Espèce | Durée | Voie | Dose | Effets observés |
| (mg/kg/d) | ||||
Forte dose : Émèse sporadique
De plus, les concentrations plasmatiques de prolactine, d’hormone de croissance et de 17β-estradiol sont restées inchangées après traitement par l’acétate d’octréotide. | ||||
| Chiens | 52 sem. | s.c. | 0,24; 0,80; 1,25 | Doses faible et moyennes : ↓ de la lactate déshydrogénase (mâles) Forte dose : - ↓ de la lactate déshydrogénase (mâles et femelles)
Analyse urinaire : ↓ specific gravity and osmolarity; ↑ volume and pH in F only. ↓ de la densité urinaire (poids spécifique) et de l’osmolarité - ↑ du volume et du pH urinaire chez les femelles uniquement Examen microscopique : ↑ de l’incidence d’inflammation et d’hémorragie du derme/sous-derme et de la peau, avec présence d'abcès. Des sarcomes au site d’injection ont été observés uniquement à la dose de 1,25 mg/kg/jour. Cette lésion est considérée comme liée au traitement. Étant donné que le développement de sarcomes après des injections répétées sur une longue période chez le rat est un phénomène bien connu, ces sarcomes sont interprétés comme l’expression d’un effet irritant chronique du produit testé à forte dose, plutôt qu’un effet oncogène direct. |
| Chiens | 52 sem. | s.c. | 0,05, 0,15, 0,30 | Faible dose : ↓ transitoire de la consommation alimentaire chez les mâles au début du traitement Dose moyenne : ↓ transitoire de la consommation alimentaire chez les mâles en début de traitement
|
| Espèce | Durée | Voie | Dose | Effets observés |
| (mg/kg/d) | ||||
femelles - ↓ légère mais persistante du taux de protéines totales chez les femelles (à la semaine 52) Forte dose : ↓ transitoire de la consommation alimentaire chez les mâles en début de traitement - ↓ du gain pondéral moyen chez les mâles et femelles - ↓ légère mais persistante du taux de protéines totales chez les femelles - Forte incidence de diarrhée chez une femelle (relation avec le traitement non clairement établie) - ↓ du poids du pancréas chez les mâles (relation avec le traitement incertaine) Doses moyennes et fortes : Une ↓ de la demi-vie d’élimination en phase β a été observée après une administration prolongée aux doses moyenne et forte. Ce phénomène pourrait être lié à la formation d’anticorps dirigés contre l’acétate d’octréotide. Aucune observation comparable n’a été relevée dans les expériences à dose unique. | ||||
| Rat | 104 sem. | s.c. | 0,25, 0,80, 1,25 | Témoin : Sarcomes cutanés/sous-cutanés observés sous microscope, moins sévères que chez les groupes traités Faible dose : ↓ du gain pondéral à partir de la semaine 7 chez les femelles - Sarcomes microscopiques moins sévères qu’au groupe forte dose Dose moyenne : ↓ du poids corporel et du gain pondéral chez les mâles - ↑ de la consommation alimentaire relative chez les mâles - Sarcomes microscopiques moins sévères qu’au groupe forte dose Forte dose : ↓ du poids corporel et du gain pondéral tout au long de l’étude
Tous les groupes (y compris les témoins) :
(microscopique) d’inflammation, fibrose, nécrose et hémorragie associées aux masses sous-cutanées. |
sem. = semaines; i.p. = intrapéritonéal; i.v. = intraveineux; s.c. = sous-cutané.
Études complémentaires de toxicité
| Espèces | Durée | Voie | Dose | Effets observés |
| (mg/kg/d) | ||||
| Chiens | 3 sem. | i.v. | 0,1 | Traitement : Diarrhée modérée à sévère - ↓ du |
| Espèces | Durée | Voie | Dose | Effets observés |
| (mg/kg/d) | ||||
| (0,05 b.i.d.) | poids corporel et de l’ingestion alimentaire - Peu de variation des niveaux basaux de prolactine et d’hormone de croissance Récupération (périodes échelonnées de 1 à 35 jours) - Sections de l’hypophyse : développement de foyers de prolifération et de noyaux entassés, atteignant un pic au jour 7, non visibles au jour 35
| |||
Singes (Rhésus)- 6F | 3 sem. | i.v. | 1,0 (0,5 b.i.d.) | Traitement & récupération : - Aucun signe clinique attribuable au traitement - Absence de diarrhée
|
| Chiens | 26 sem. | i.v. | 0,5 | Traitement : Diarrhée Récupération (échelonnée de 6h à 12 semaines ; 2 animaux par période) - Prolifération focale et nécrose cellulaire isolée au niveau de l’hypophyse Test de fonction hypophysaire (chiens traités avec un facteur de libération hypophysaire après 1, 8 et 16 semaines de récupération) : inhibition significative de la libération stimulée de GH jusqu’à la 8ᵉ semaine de récupération
|
Études de toxicité chronique avec l'acétate d'octréotide pour suspension injectable
| Espèces | Durée | Voie | N/dose | Dose | Effets observés |
| Rat/CR-SD | 26 sem. 17 sem. (recupé-ration) | injection bilatérale i.m. dans les muscles biceps femoris | 15M/15F 15M (recupé-ration) | 0, 2,5 mg dans 0,5 mL à 0,5 % de carboxy-méthyl- cellulose (CMC) toutes les 4 semaines | Tous les groupes (y compris les témoins) : Aucun décès
granulomateuse réversible
|
| Rat/CR-SD | 24 sem. 39 sem. (recupé-ration) | i.m. | 50M | 0, 2,5 mg | Groupe 2,5 mg : ↓ poids corporel par rapport aux témoins - Ce phénomène de perte de poids n’est plus |
| Espèces | Durée | Voie | N/dose | Dose | Effets observés |
observé Tous les groups : Aucun effet lié au traitement - Aucune lésion hyperplasique ou néoplasique
|
N/dose = Nombre d’animaux par dose : M = mâles; F = femelles
Génotoxicité
La mutagénicité in vitro a été testée sur les souches TA1535, TA1537, TA1538, TA98 et TA100 de Salmonella typhimurium en présence et en l'absence d'un homogénat S9 de foie de rat (test d'Ames). Aucun effet mutagène n'a été constaté.
La mutagénicité in vivo a été étudiée au moyen du test du micronoyau sur des souris CD adultes (Charles River). L'acétate d'octréotide a été administré par voie intraveineuse deux fois en 24 heures. Les doses étaient de 5, 16 ou 50 mg/kg pour chaque traitement. Les témoins n'ont reçu que le diluant. Les micronoyaux ont été évalués dans des préparations de moelle osseuse effectuées 48 ou 72 heures après la première administration. L'acétate d'octréotide ne s'est pas révélé mutagène dans ce système de test.
Dans un second test de mutagénicité in vivo, les dommages causés à l'ADN des cellules germinales ont été évalués à l'aide de la technique de synthèse non programmée de l'ADN (UDS). Des souris CD mâles ont reçu par voie intraveineuse des doses uniques de 25 ou 50 mg/kg. Une heure après l'administration d'acétate d'octréotide, les souris ont reçu une injection intra-testiculaire de thymidine marquée radioactive. Les spermatozoïdes ont été prélevés dans la cauda épididyme à différents intervalles de temps, comptés et testés pour la radioactivité dans un compteur à scintillation. Dans ce système de test, l'acétate d'octréotide n'a eu aucun effet sur l'ADN des cellules germinales. Les microsphères d'octréotide pour suspension injectable étaient dépourvues de potentiel mutagène lorsqu'elles ont été testées dans le cadre d'un essai bactérien in vitro validé.
Cancérogénicité
Les résultats des études d'oncogénicité chez le rat et la souris n'indiquent pas d'effet carcinogène direct de l'acétate d'octréotide et ne sont pas considérés comme un obstacle à l'utilisation chez l'humain.
| Espèces | Durée | Voie | N/dose | Dose | Effets observés |
| (mg/kg/j) | |||||
Rats (KFM- han Wistar) | 116 sem. | s.c. | 60M 60F | Placebo, NaCl à 0,9%, 0,24; 0,80; 1,25 | Doses moyennes et fortes : ↑ marginales mais statistiquement significatives de la proportion relative de lymphocytes : en moyenne ↑ de 10 à 8 % chez les mâles des groupes dose moyenne et forte ; ↑ de 16 % en moyenne chez les femelles du groupe forte dose (vs témoins)
|
| Espèces | Durée | Voie | N/dose | Dose | Effets observés |
| (mg/kg/j) | |||||
Tous les groupes : Pas de différences liées au traitement en ce qui concerne la mortalité intercurrente ou la consommation alimentaire
masses/nodules dans l’appareil reproducteur (femelles, groupe forte dose) - Masses à croissance rapide au niveau du cou (mâles), observées de façon précoce et fréquente aux doses 1,25 mg/kg/jour et 0,24 mg/kg/jour → identifiées comme sarcomes sous-cutanés. - Alopécie, croûtes, lésions douloureuses, plaies croûteuses au site d’injection chez les deux sexes, avec ↑ incidence dans les groupes dose moyenne et forte ↑ dose-dépendante d’ovaires sans corps jaune Utérus : ↑ dilatation glandulaire et ↑ dilatation de la lumière utérine (particulièrement dans le groupe forte dose) - Présence d’endométrite dans tous les groupes traités, mais absente chez les témoins. | |||||
Souris (KFM- han NMRI) | 85/86 sem. (F) 98/99 sem. (M) | s.c. | 60M 60F | Placebo, NaCl à 0,9 %, 0,1; 0,4; 1,2; 2,0 | Doses 0,4, 1,2 & 2 mg/kg/jour : ↑ de l’incidence de l’hyperplasie de la muqueuse duodénale - Fréquemment associée à une inflammation et à une dilatation du duodénum. Tous les groupes traités : Mortalité intercurrente : aucun effet lié au traitement; Signes cliniques / Nodules / Masses : aucun changement détecté; Consommation alimentaire / Poids corporel : Aucun impact lié au traitement; Formule sanguine différentielle : Aucune modification observée; Constatations macroscopiques : Aucune altération liée au traitement; Lésions au site d’injection : Lésions non néoplasiques identiques à celles des groupes témoins
|
N/dose = Nombre d’animaux par dose : M = mâles; F = femelles
Toxicologie de la reproduction et du développement
Des rats et des lapins ont été traités par voie intraveineuse avec de l'acétate d'octréotide à raison de 0,01, 0,1 ou 1 mg/kg/jour du 6e au 15e jour ou du 6e au 18e jour après le coïtum. Les mères et leurs fœtus ont été sacrifiés à terme et examinés. Chez les rats et les lapins, la dose de 0,01 mg/kg/jour a été bien tolérée par les mères, mais les doses moyennes et élevées ont provoqué une légère inhibition de la prise de poids en fonction de la dose. Aucun effet indésirable n'a été observé sur les données de reproduction ou sur le poids du fœtus et du placenta. Les résultats morphologiques des fœtus des deux espèces n'ont donné aucune indication d'un potentiel tératogène du médicament.
Dans une étude péri- et post-natale chez des rats traités par voie sous-cutanée par des doses de 0,02, 0,1 ou 1,0 mg/kg/jour du jour 15 post coïtum jusqu'à l'autopsie du jour 21 post-partum, l'acétate d'octréotide a été bien toléré par les femelles F0 de tous les groupes de traitement, bien qu'une prise de poids légèrement inférieure pendant la grossesse ait été notée dans le groupe recevant la dose élevée. La réduction de la croissance observée chez les ratons est très probablement une conséquence directe de la principale action pharmacologique du médicament, à savoir l'inhibition de l'hormone de croissance.
Dans une étude sur la fertilité et les performances générales de reproduction chez des rats femelles traités par voie sous-cutanée, une fois par jour, avec des doses de 0,02, 0,1 ou 1 mg/kg/jour, l'acétate d'octréotide a été bien toléré par les femelles F0 des groupes recevant les doses faible et moyenne. Dans le groupe ayant reçu la dose élevée, la prise de poids a été légèrement réduite au cours des deux semaines précédant l'accouplement et une perte de poils localisée a été observée au point d'injection. Les performances de reproduction étaient normales à tous les niveaux de dose. Le développement prénatal et postnatal de la progéniture F1 n'a pas été affecté, à l'exception d'un certain retard de croissance. Les performances de production des animaux F1 ainsi que le développement de la progéniture F2 étaient également normaux.
Les études sur les animaux n'indiquent pas d'effets nocifs directs ou indirects sur la grossesse, le développement embryonnaire/fœtal, la parturition ou le développement postnatal, à l'exception d'un retard transitoire de la croissance physiologique.
Toxicologie spéciale
Études spéciales de toxicité avec l'octréotide pour suspension injectable - Tolérance locale
| Espèce | Durée | Voie | N/dose | Dose | Effets observés |
| Rat/CD | Dose unique | i.m. bilatérale (muscle gastrocnémien) | 18M 9M (Témoin) | 0, 20 mg dans 0,2 mL à 0,5 % de sodium CMC | Animaux sacrifiés de façon séquentielle à 9 intervalles entre le jour 2 et le jour 92 L’acétate d’octréotide microencapsulé est bien toléré. Aucun signe clinique ou effet indésirable lié au traitement. Pas de différence entre le contrôle (diluant) et les microsphères contenant le |
| Espèce | Durée | Voie | N/dose | Dose | Effets observés |
| médicament. | |||||
Rat CR/CD | Dose unique | Injection i.m. (muscle gastrocnémien) | 7M | Témoin (diluant pour microsphères LAR) ; 2 mg | Un animal par groupe sacrifié aux jours 5, 15, 30, 45, 60, 75 et 90. Aucun résultat histopathologique défavorable aux sites d’injection. Aucun changement dans l’histopathologie musculaire ou le modèle de dégradation des microcapsule. |
Lapin néo- zélandais blanc (NZW) | Dose unique | i.m. bilatérale (muscle gastrocnémien) | 9M | 0, 25 mg dans 2,0 mL à 0,5 % de sodium CMC) | Animaux sacrifiés à 9 points temporels entre le jour 2 et le jour 92. L'acétate d'octréotide microencapsulé a été bien toléré, sans signes cliniques ni mortalité liés au traitement. Il n'y a pas de différence de réponse au site d'injection entre le contrôle du diluant et les microsphères chargées de médicament. |
Lapin néo- zélandais blanc (NZW) | Dose unique | i.m. | 7M | Témoin (microsphère LAR diluant), 25 mg | Un animal par groupe sacrifié aux jours 5, 15, 30, 45, 60, 75 et 90. Il n'y a pas de différence de réponse entre le contrôle du diluant et les microsphères chargées de médicament. |
N/dose = Nombre d’animaux par dose : M = mâles; F = femelles
17 Monographies de référence
SANDOSTATIN® LAR® (d'octréotide pour suspension injectable, poudre, pour injection intramusculaire,10 mg, 20 mg, 30 mg d’octréotide (sous forme d’acétate d’octréotide) par fiole), Numéro de contrôle 301637, Monographie de produit, Novartis Pharma Canada Inc. Date d’approbation : 2026-02-16.