


Monographie de produit - Sandoz Cyclosporine
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Conduite de véhicules et utilisation de machines | 09/2023 |
| 7 MISES EN GARE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.1 Femmes enceintes et 7.1.2 Femmes qui allaitent | 09/2023 |
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE ................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 4
1 INDICATIONS .............................................................................................................. 4
1.1 Enfants ...................................................................................................................... 4
1.2 Personnes âgées ....................................................................................................... 5
2 CONTRE-INDICATIONS ................................................................................................ 5
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES......................... 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 6
4.1 Considérations posologiques .................................................................................... 6
4.2 Posologie recommandée et ajustement posologique .............................................. 7
4.4 Administration ........................................................................................................ 11
5 SURDOSAGE ............................................................................................................. 12
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE .......... 12
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................... 13
7.1 Populations particulières ........................................................................................ 22
7.1.1 Femmes enceintes .............................................................................................. 22
7.1.2 Femmes qui allaitent ........................................................................................... 23
7.1.3 Enfants ................................................................................................................. 24
7.1.4 Personnes âgées .................................................................................................. 24
7.1.5 Insuffisance rénale .............................................................................................. 25
7.1.6 Insuffisance hépatique ........................................................................................ 25
8 EFFETS INDÉSIRABLES ............................................................................................... 25
8.1 Aperçu des effets indésirables ................................................................................ 25 8.2 Effets indésirables observés dans les études cliniques .......................................... 28
8.5 Effets indésirables observés après la mise en marché ........................................... 31
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 33
9.2 Aperçu des interactions médicamenteuses............................................................ 33
9.4 Interactions médicament-médicament .................................................................. 36
9.5 Interactions médicament-aliments......................................................................... 39
9.6 Interactions médicament-plante médicinale ......................................................... 39
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 40
10.1 Mode d’action ..................................................................................................... 40
10.2 Pharmacodynamique .......................................................................................... 41
10.3 Pharmacocinétique ............................................................................................. 44
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................... 47
PARTIE II : INFORMATIONS SCIENTIFIQUES .......................................................................... 48
13 INFORMATIONS PHARMACEUTIQUES ....................................................................... 48
14 ÉTUDES CLINIQUES ................................................................................................... 49
14.1 Études cliniques par indication ........................................................................... 49
Patients greffés ................................................................................................................. 49
Patients non greffés .......................................................................................................... 54
14.2 Études de biodisponibilité comparatives ............................................................ 58
15 MICROBIOLOGIE ....................................................................................................... 60
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 61
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN .............................................................. 67
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ........................................................................ 68
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Transplantation d’organes
Sandoz Cyclosporine est indiqué dans la prévention du rejet du greffon à la suite d’une transplantation d’organe et dans le traitement du rejet chez des patients ayant déjà reçu d’autres agents immunosuppressifs.
Greffe de moelle osseuse
Sandoz Cyclosporine est indiqué dans la prévention du rejet du greffon à la suite d’une greffe de moelle osseuse et dans la prévention ou le traitement de la réaction du greffon contre l’hôte (GVH).
Psoriasis
Sandoz Cyclosporine est indiqué chez les personnes atteintes de psoriasis grave, lorsque les traitements traditionnels se révèlent inefficaces ou inadéquats.
Polyarthrite rhumatoïde
Sandoz Cyclosporine est également indiqué chez les patients souffrant de polyarthrite rhumatoïde évolutive grave, lorsque les agents antirhumatismaux à action lente se révèlent inadéquats ou inefficaces.
Syndrome néphrotique
Sandoz Cyclosporine (cyclosporine) est indiqué chez les adultes et les enfants souffrant d’un syndrome néphrotique stéroïdodépendant ou réfractaire aux stéroïdes attribuable à une glomérulopathie, comme une néphropathie à lésions minimes, une hyalinose segmentaire et focale ou une glomérulonéphrite extramembraneuse. On peut également utiliser Sandoz Cyclosporine pour déclencher une rémission ou en assurer le maintien. Il peut être employé pour maintenir une rémission consécutive à l’administration de stéroïdes, ce qui pourrait permettre le retrait de ces médicaments ou du moins une réduction des doses de ceux-ci.
1.1 Enfants
Enfants (<18 ans) :
L’innocuité et l’efficacité de cyclosporine n’ont pas été établies chez les enfants (<18 ans) atteints de polyarthrite rhumatoïde juvénile ou de psoriasis.
Sandoz Cyclosporine n’est pas recommandé chez les enfants pour des indications non liées à la prévention du rejet du greffon autres que le syndrome néphrotique. Les profils des effets indésirables établis chez les enfants sont comparables à ceux observés chez les adultes (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
1.2 Personnes âgées
Personnes âgées (>65 ans) :
Les données tirées des études cliniques et de l’expérience laissent entendre que l’utilisation du produit au sein de la population gériatrique entraine des différences en matière d’innocuité ou d’efficacité (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
- Les patients qui présentent une hypersensibilité à la cyclosporine ou à l’un de ces excipients. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE de la monographie du produit.
- Sandoz Cyclosporine est également contre-indiqué dans le traitement du psoriasis et de la polyarthrite rhumatoïde chez les patients présentant les problèmes suivants : fonction rénale anormale; hypertension non maîtrisée; affection maligne (sauf un cancer de la peau sans mélanome); infection non jugulée; une immunodéficience primaire ou secondaire à l’exception des maladies auto-immunes.
- L’administration concomitante de cyclosporine et de bosentan est contre-indiquée.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Sandoz Cyclosporine ne doit être prescrit que par les spécialistes du traitement immunosuppressif et de la transplantation d’organes. Les patients qui reçoivent ce médicament doivent être traités dans des centres dûment pourvus de spécialistes de la transplantation d’organes et du traitement immunosuppressif et munis de laboratoires permettant la surveillance des concentrations de cyclosporine. La surveillance des concentrations plasmatiques de cyclosporine facilite le traitement du patient. Le dosage radio-immunologique a été la méthode la plus utilisée au cours des essais cliniques.
Le professionnel de la santé qui assure le suivi à long terme doit recevoir du centre de transplantation tous les renseignements nécessaires sur le patient : posologie recommandée de Sandoz Cyclosporine, concentrations minimales de cyclosporine et fréquence de détermination de ces concentrations. Lorsqu’il désire modifier la dose, le professionnel de la santé traitant doit consulter le centre de transplantation afin de s’assurer que la toxicité est réduite au minimum et que le niveau d’immunosuppression maintenu est approprié. L’immunosuppression peut mener à une prédisposition accrue aux infections et à la possibilité de formation d’un lymphome.
Psoriasis/polyarthrite rhumatoïde/syndrome néphrotique : Les patients recevant Sandoz Cyclosporine doivent obligatoirement faire l’objet d’une étroite surveillance. Seuls les professionnel de la santés qui connaissent bien Sandoz Cyclosporine doivent le prescrire pour traiter le psoriasis, la polyarthrite rhumatoïde et le syndrome néphrotique.
Les patients atteints de psoriasis et ayant déjà reçu une PUVA thérapie ou, dans une moindre mesure, un traitement par le méthotrexate ou d’autres immunosuppresseurs ou encore les rayons UVB, le goudron de houille ou la radiothérapie présentent un risque accru d’affections malignes de la peau en prenant de la Sandoz Cyclosporine.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
La posologie des capsules et de la solution orale Sandoz Cyclosprine figure ci-après à titre indicatif seulement. Le taux sanguin de cyclosporine doit être vérifié régulièrement; on peut le mesurer au moyen de la méthode de dosage radio-immunologique faisant appel à des anticorps monoclonaux.
La surveillance systématique des concentrations sanguines de cyclosporine est également nécessaire lorsqu’un patient passe d’une préparation orale de cyclosporine à une autre. Le résultat permettra de déterminer la dose nécessaire à l’obtention de la concentration voulue chez le patient.
En raison des variations intra-individuelles et inter-individuelles considérables de l’absorption et de l’élimination, et de la possibilité d’interactions médicamenteuses pharmacocinétiques (voir 9 INTERACTIONS MÉDICAMENTEUSES), les doses doivent être réglées individuellement en fonction de la réponse clinique et de la tolérabilité.
Chez les patients greffés, la surveillance systématique des concentrations minimales de cyclosporine est nécessaire afin de prévenir les effets indésirables associés aux concentrations élevées ainsi que le rejet d’organe dû aux faibles concentrations (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Chez les patients non greffés, la surveillance des concentrations de cyclosporine est d’une utilité restreinte sauf en cas d’échec inattendu du traitement ou de rechute, situations dans lesquelles il peut être justifié d’établir la possibilité de très faibles concentrations dues à l’inobservance, à une mauvaise absorption gastro-intestinale ou à des interactions pharmacocinétiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Les dosages plus petits peuvent exiger d’utiliser les concentrations des capsules ou des formes posologiques qui Sandoz n'offrent pas.
4.2 Posologie recommandée et ajustement posologique
Transplantation d’organe solide
On peut entreprendre le traitement par Sandoz Cyclosporine, à une dose de 10 à 15 mg/kg fractionnée en 2 prises à 12 heures d’intervalle, au cours des 12 heures qui précèdent la transplantation. On continuera d’administrer cette dose quotidienne pendant 1 à 2 semaines après l’intervention, pour ensuite la diminuer graduellement en fonction du taux sanguin jusqu’à une dose d’entretien de 2 à 6 mg/kg, fractionnée en 2 prises. On trouve dans le tableau ci-après l’écart thérapeutique recommandé à l’état d’équilibre pour ce qui est du taux minimal de cyclosporine après 12 heures (soit le taux obtenu immédiatement avant l’administration de la dose subséquente).
Tableau 1
| Taux minimums recommandés | |||||||
| Méthode de dosage radio-immunologique | Sang ng/ml | Plasma / sérum ng/ml | |||||
| (RIA) | |||||||
Anticorps monoclonaux spécifiques1 Anticorps polyclonaux non spécifiques2 | 100-400 150-1500 | 50-200 50-300 | |||||
1Les valeurs reposent sur les données obtenues par la méthode HPLC et sur les résultats d’une comparaison multicentrique entre le dosage radio-immunologique utilisant des anticorps monoclonaux spécifiques et le dosage radio-immunologique utilisant des anticorps polyclonaux. Les valeurs plasmatiques et sériques sont établies en fonction d’une séparation à 37 oC. Ces valeurs seront inférieures si le plasma/sérum est séparé à la température ambiante.
2Les valeurs du sang entier se fondent sur un facteur de multiplication de l’ordre de trois à cinq de la concentration obtenue à l’aide des valeurs plasmatiques/sériques. Ces valeurs plasmatiques/sériques sont établies en fonction d’une séparation à 22 oC.
Lorsque Sandoz Cyclosporine est administrée en concomitance avec d’autres immunosuppresseurs (p. ex., avec des corticostéroïdes ou dans le cadre d’un protocole multimédicamenteux comprenant trois ou quatre agents), on peut administrer des doses moins élevées (p. ex., de 3 à 6 mg/kg fractionnés en 2 prises à 12 heures d’intervalle à titre de traitement initial).
Greffe de moelle osseuse
On doit administrer la dose initiale le jour précédant la greffe. Le traitement d’entretien par Sandoz Cyclosporine, à raison d’une dose quotidienne d’environ 12,5 mg/kg fractionnée en 2 prises à 12 heures d’intervalle, devrait durer au moins 3 mois (mais, de préférence, 6 mois), au terme desquels on diminue graduellement la dose pour la ramener à zéro dans un délai de 1 an suivant la transplantation. Si on administre Sandoz Cyclosporine au début du traitement, la dose quotidienne recommandée est de 12,5 à 15 mg/kg, fractionnée en 2 prises; elle sera administrée pour la première fois le jour précédant l’intervention.
Chez certains patients, une réaction du greffon contre l’hôte (GVH) survient lorsque l’on cesse d’administrer la cyclosporine; toutefois, une reprise du traitement permet généralement de corriger la situation. Dans un cas semblable, une dose initiale de mise en charge de 10 à 12,5 mg/kg doit être administrée par voie orale; par la suite, on administrera quotidiennement par voie orale la dose d’entretien jugée satisfaisante avant l’interruption du traitement.
Pour traiter une réaction de GVH légère et chronique, on devrait recourir à de faibles doses de Sandoz Cyclosporine.
Indications autres que la transplantation
Les règles générales ci-dessous s’appliquent lorsqu’on utilise Sandoz Cyclosporine dans l’une ou l’autre de ses indications établies autres que la transplantation :
- Avant la mise en route du traitement, la créatininémie de départ doit être établie de manière fiable à l’aide d’au moins deux mesures, et la fonction rénale doit être évaluée périodiquement au cours du traitement afin de permettre les ajustements nécessaires de la posologie (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
La seule voie d’administration acceptée est la voie orale, et la dose quotidienne doit
être fractionnée en deux prises.
- Sauf chez les enfants atteints du syndrome néphrotique, la dose quotidienne totale ne doit jamais dépasser 5 mg/kg.
Pour le traitement d’entretien, la dose efficace la moins élevée qui soit bien tolérée doit
être déterminée individuellement.
- Les patients qui n’obtiennent pas de réponse adéquate au traitement après un certain temps, ou chez qui la dose efficace n’est pas compatible avec les lignes directrices établies en matière d’innocuité doivent renoncer au traitement par Sandoz Cyclosporine.
Psoriasis
La dose initiale recommandée pour le déclenchement d’une rémission s’établit à 2.5 mg/kg/jour, administrés par voie orale en deux prises à 12 heures d’intervalle.
Si aucune amélioration ne se produit au bout d’un mois, la dose quotidienne peut être augmentée progressivement par paliers mensuels de 0,5 à 1 mg/kg/jour, suivant la tolérance du patient. La dose totale ne doit pas dépasser 5 mg/kg/jour.
Arrêt du traitement
Cesser le traitement si les lésions psoriasiques ne réagissent pas suffisamment à un traitement de six semaines à raison de 5 mg/kg/jour ou si la dose efficace n’est pas compatible avec les directives d’innocuité énoncées à la rubrique Surveillance des patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS). La dose devrait être réduite par paliers mensuels de 0,5 à 1 mg/kg/jour à mesure que les lésions cutanées s’atténuent.
Objectifs à long terme du traitement
En général, le psoriasis réapparaît lors de l’arrêt de la prise de Sandoz Cyclosporine. Le but du traitement d’entretien est d’optimiser la thérapie et de parvenir à une amélioration durable. Il s’agit de maîtriser la maladie en administrant la dose la plus faible possible de Sandoz Cyclosporine afin d’éviter les réactions indésirables. L’élimination complète des lésions ne devrait pas toujours être le but recherché.
Dose d’entretien
Une fois la majorité des lésions disparues, administrer au patient la dose efficace minimale à titre de dose d’entretien. La dose d’entretien devrait être modifiée en fonction des besoins du patient et ramenée à la quantité efficace la plus faible possible; elle ne doit pas excéder 5 mg/kg/jour, et il faut tenir compte de la tolérance du patient au médicament.
Si l’état du patient s’aggrave pendant le traitement d’entretien, on peut augmenter la dose suffisamment pour maîtriser le psoriasis tout en respectant les directives d’innocuité, c’est-à-dire un maximum de 5 mg/kg/jour. Une tentative de ramener la dose à la quantité efficace la plus faible possible doit ensuite être tentée.
Les modifications posologiques doivent se faire conformément aux directives visant le déclenchement d’une rémission. Si aucune rechute ne se produit dans un délai de 6 mois, on devrait essayer de cesser le traitement par Sandoz Cyclosporine.
Surveillance des patients psoriasiques
Puisque Sandoz Cyclosporine peut porter atteinte à la fonction rénale, il convient de mesurer la créatinine sérique toutes les deux semaines pendant les trois premiers mois de traitement. Si la concentration de créatinine reste stable, elle peut par la suite être évaluée tous les deux mois chez le patient recevant jusqu’à 2,5 mg/kg/jour, et mensuellement chez celui qui prend des doses plus élevées. La dose doit être réduite de 25 à 50 % lorsque la créatinine sérique dépasse de plus de 30 % le taux de départ, et ce, même si les valeurs se situent encore dans les limites de la normale. Si la diminution posologique demeure inefficace après un mois, le traitement avec Sandoz Cyclosporine devrait être interrompu.
L’interruption du traitement avec Sandoz Cyclosporine est également recommandée lorsqu’un traitement adéquat ne vient pas à bout d’une hypertension qui s’est installée pendant le traitement avec Sandoz Cyclosporine.
La cyclosporine étant un agent immunosuppressif, un examen visant à déceler les tumeurs de tous genres, notamment celles de la peau, de la muqueuse buccale et des principaux ganglions lymphatiques, est de rigueur. Au début, on doit effectuer cet examen physique au moins tous les 3 mois et pratiquer une biopsie sur toutes les lésions cutanées non caractéristiques du psoriasis. En cas d’affection maligne, il faut cesser le traitement par Sandoz Cyclosporine et traiter comme il se doit l’affection en cause.
Polyarthrite rhumatoïde
La dose recommandée pour les six premières semaines de traitement est de 2.5 mg/kg/jour administrés par voie orale en deux prises à 12 heures d’intervalle. Au besoin, la dose peut ensuite être augmentée graduellement jusqu’à un maximum de 5 mg/kg/jour selon la tolérance du patient (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Il faut parfois compter jusqu’à 12 semaines avant que le traitement avec Sandoz Cyclosporine soit pleinement efficace.
On doit adapter la dose d’entretien d’après la tolérance du patient, c’est-à-dire opter pour la plus faible dose efficace.
Sandoz Cyclosporine peut être administrée avec une faible dose de corticostéroïdes et/ou d’un anti-inflammatoire non stéroïdien (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Surveillance des patients atteints de polyarthrite rhumatoïde
Comme la cyclosporine peut porter atteinte à la fonction rénale, il convient de mesurer la créatinine sérique au moins deux fois avant d’entreprendre le traitement, afin d’obtenir une valeur de départ exacte. On doit également la mesurer toutes les deux semaines pendant les trois premiers mois de traitement et, si elle est stable, toutes les quatre semaines par la suite. Des contrôles plus fréquents sont nécessaires lorsque la dose de Sandoz Cyclosporine est augmentée ou lors de l’instauration d’un traitement concomitant à l’aide d’un anti-inflammatoire non stéroïdien ou de l’augmentation de la dose de celui-ci. Les mêmes précautions s’imposent lorsque le patient doit prendre un nouveau médicament connu pour augmenter les concentrations sanguines de cyclosporine.
Ajustement de la dose d’après les taux de créatinine : La dose de Sandoz Cyclosporine doit être réduite si la créatinine sérique dépasse de plus de 30 % le taux de départ à plus d’une reprise. Si la créatinine sérique augmente de plus de 50 %, une réduction de la dose de 50 % est obligatoire. Ces recommandations s’appliquent même si les valeurs du patient se trouvent encore à l’intérieur des valeurs normales. Si la diminution posologique est inefficace après un mois, le traitement avec Sandoz Cyclosporine devrait être interrompu.
Syndrome néphrotique
Adaptation de la dose pour déclencher une rémission
Chez les patients dont la fonction rénale est altérée, la dose initiale ne doit pas dépasser 2,5 mg/kg/jour. Si, à l’exception d’une protéinurie, la fonction rénale est normale, la dose initiale recommandée, fractionnée en deux prises orales à 12 heures d’intervalle, est de :
- 3,5 mg/kg/jour chez les adultes
- 4,2 mg/kg/jour chez les enfants
La dose doit être ajustée en fonction du déclenchement d’une rémission et de la fonction rénale. L’administration concomitante de Sandoz Cyclosporine et de faibles doses de corticostéroïdes est recommandée si l’effet de Sandoz Cyclosporine n’est pas satisfaisant, surtout chez les patients réfractaires aux stéroïdes.
Arrêt du traitement
On doit interrompre le traitement par NEORAL si aucune amélioration n’a été constatée au bout de 3 mois.
Dose d’entretien
La dose doit être adaptée aux besoins du patient, en fonction de l’efficacité (protéinurie) et de l’innocuité (principalement la créatinine sérique), mais ne doit pas dépasser 5 mg/kg/jour chez les adultes et 6 mg/kg/jour chez les enfants, selon la tolérance du patient au médicament.
Surveillance des patients atteints du syndrome néphrotique
Au cours du traitement d’entretien, la dose administrée doit être réduite progressivement jusqu’à la dose efficace la plus faible possible.
Étant donné que Sandoz Cyclosporine peut altérer la fonction rénale, il est nécessaire de procéder fréquemment à une évaluation de celle-ci. Si les résultats révèlent à plus d’une reprise que la créatinine sérique dépasse de plus de 30 % les valeurs de départ, la dose de Sandoz Cyclosporine doit être réduite de 25 à 50 %.
Chez certains patients, il peut être difficile de déceler un dysfonctionnement rénal imputable à la cyclosporine, en raison des altérations causées par le syndrome néphrotique lui-même. On doit envisager le recours à une biopsie rénale chez les patients présentant une néphropathie à lésions minimes stéroïdodépendante et traités par Sandoz Cyclosporine depuis plus d’un an.
On recommande de surveiller périodiquement les concentrations minimales de cyclosporine.
4.4 Administration
Une odeur caractéristique se dégage de la plaquette d’aluminium lorsqu’on l’ouvre. Cette odeur est normale et n’indique nullement que la capsule est altérée.
Les capsules Sandoz Cyclosporine doivent être avalées entières.
5 SURDOSAGE
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
On possède une expérience limitée en matière de surdosage grave de la cyclosporine. L’administration par voie orale de doses de cyclosporine allant jusqu’à 10 g (environ 150 mg/kg) a été bien tolérée et a eu pour seules conséquences cliniques des effets relativement mineurs tels que des vomissements, des étourdissements, des céphalées, de la tachycardie, une hyperesthésie des mains et des pieds, un érythème facial, une sensibilité et un saignement des gencives et une sensation d’un accroissement du volume abdominal. Bien que des concentrations élevées puissent causer des toxicités hépatique et rénale transitoires, aucune séquelle résiduelle ou à long terme n’a été signalée. De graves symptômes d’intoxication ont toutefois été signalés à la suite d’un surdosage accidentel de cyclosporine administrée par voie parentérale à des nouveaux-nés prématurés.
En cas de surdosage, les signes de toxicité doivent être surveillés chez le patient, et le maintien de ses fonctions vitales doit être assuré au besoin. Ni la dialyse ni l’hémoperfusion sur charbon activé n’éliminent efficacement la cyclosporine.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 2 – Formes posologiques, concentrations, composition et emballage
Voie d’administration | Forme posologique/ Concentration / Composition | Ingrédients non médicamenteux |
| orale | capsule de 25 mg, 50 mg et 100 mg | Éthanol (11,5 % pour 25 mg, 12,4 % pour 50 mg et 13,0 % pour 100 mg) Alcool anhydre, macrogol-glycérol hydroxystéarate, polyéthylène glycol 400, succinate de d-α-tocophéryl polyéthylène glycol 1000. Parois de la capsule : gélatine, glycérine, sorbitol. |
Sandoz Cyclosporine 25 mg sont des capsules de gélatine, claire, ovale, imprimée E0932, et remplie d’un liquide ressemblant à de l’huile claire et jaunâtre qui contient 25 mg de cyclosporine. Celles-ci sont fournies en boîtes de 30 capsules contenant trois plaquettes d’aluminium de 10 capsules.
Sandoz Cyclosporine 50 mg sont des capsules de gélatine, claire, oblongue, imprimée E0934, et remplie d’un liquide ressemblant à de l’huile claire et jaunâtre qui contient 50 mg de cyclosporine. Celles-ci sont fournies en boîtes de 30 capsules contenant trois plaquettes d’aluminium de 10 capsules.
Sandoz Cyclosporine 100 mg sont des capsules de gélatine, claire, oblongue, imprimée E0933, et remplie d’un liquide ressemblant à de l’huile claire et jaunâtre qui contient 100 mg de cyclosporine. Celles-ci sont fournies en boîtes de 30 capsules contenant trois plaquettes d’aluminium de 10 capsules.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Généralités
Supervision médicale
Sandoz Cyclosporine ne doit être prescrit que par des spécialistes du traitement immunosuppressif et de la prise en charge des greffés. Ces personnes doivent être en mesure d’assurer un suivi adéquat, notamment en procédant régulièrement aux vérifications suivantes : examen physique complet, évaluation de la tension artérielle et contrôle des paramètres de laboratoire pertinents. Les patients doivent être traités dans des centres pourvus des ressources de laboratoire et de soutien appropriées.
Pour tous les patients
La surveillance adéquate du patient et des paramètres de laboratoire est essentielle à la prévention, à la rétrocession ou à la réduction des réactions indésirables ci-après : néphrotoxicité, hypertension, apparition d’affections malignes ou de troubles lymphoprolifératifs, augmentation du risque d’infection, hépatotoxicité, anomalies des lipoprotéines et neurotoxicité.
L’absorption de la cyclosporine présente une variabilité inter-individuelle et intra-individuelle significative. Afin de maximiser l’innocuité et d’optimiser les résultats du traitement, les concentrations sanguines de cyclosporine, de même que l’efficacité et le profil d’effets indésirables de la cyclosporine, doivent faire l’objet d’une évaluation adéquate chez tous les patients, particulièrement chez les greffés de novo devant subir une modification de leur schéma thérapeutique.
Indications autres que la transplantation
Les patients qui souffrent d’insuffisance rénale (à l’exception de ceux qui sont atteints du syndrome néphrotique et qui présentent un degré admissible d’insuffisance rénale), d’insuffisance hépatique, d’hypertension non maîtrisée, d’une infection non jugulée ou d’une affection maligne, quelle qu’elle soit ne doivent pas recevoir Sandoz Cyclosporine. Les risques associés au traitement par la cyclosporine doivent être justifiés dans les indications autres que la transplantation.
Psoriasis
Seuls les professionnel de la santés familiers avec Sandoz Cyclosporine devraient le prescrire pour traiter le psoriasis. Tous les patients psoriasiques à qui l’on envisage d’administrer Sandoz Cyclosporine doivent subir un examen physique minutieux visant à établir avec précision les valeurs de départ et à faire le point sur leur état de santé; cet examen permettra d’évaluer la tension artérielle et la fonction rénale et de déceler la présence de tumeurs, surtout cutanées.
On doit biopser les lésions cutanées non caractéristiques du psoriasis afin de s’assurer qu’elles ne sont pas imputables à un cancer, à un mycosis fongoïde ni à une autre affection précancéreuse.
Polyarthrite rhumatoïde
On recommande de cesser d’administrer Sandoz Cyclosporine aux patients qui, en cours de traitement, présentent une hypertension ne pouvant être maîtrisée à l’aide d’un traitement antihypertensif. Il ne faut pas oublier que la cyclosporine, comme tous les autres traitements immunosuppressifs prolongés, accroît le risque de troubles lymphoprolifératifs.
Syndrome néphrotique
Sandoz Cyclosporine ne doit être prescrit que par les professionnel de la santés qui connaissent bien ce médicament. Tous les patients souffrant du syndrome néphrotique et à qui on envisage d’administrer Sandoz Cyclosporine doivent subir un examen physique permettant d’évaluer la tension artérielle et la fonction rénale (voir 4 POSOLOGIE ET ADMINISTRATION) et de déceler la présence de tumeurs malignes.
Carcinogenèse et mutagenèse
Des affections malignes et des troubles lymphoprolifératifs se sont manifestés, mais les données sur l’incidence et la distribution sont comparables à celles qui ont été observées chez des patients recevant un traitement immunosuppressif traditionnel. L’apparition d’affections malignes (de la peau, surtout) a été signalée chez les patients psoriasiques traités par Sandoz Cyclosporine. Les patients atteints de psoriasis et ayant déjà reçu une PUVA thérapie ou, dans une moindre mesure, un traitement par le méthotrexate ou d’autres immunosuppresseurs ou encore les rayons UVB présentent un risque accru d’affections malignes en prenant de la cyclosporine. Les lésions cutanées non caractéristiques du psoriasis et susceptibles d’être malignes ou précancéreuses devraient, avant le début du traitement par la cyclosporine, faire l’objet de biopsies. Si les lésions se révèlent effectivement malignes ou précancéreuses, la cyclosporine ne doit être administrée que lorsqu’elles ont été adéquatement traitées, et uniquement s’il s’agit là du seul traitement efficace contre le psoriasis chez le patient. Si une affection maligne apparaît, on doit mettre fin au traitement par la cyclosporine.
Étant donné le risque de cancer de la peau, il faut aviser les patients traités par Sandoz Cyclosporine d’éviter l’exposition excessive aux rayons ultraviolets. Étant donné le risque de cancer de la peau, il faut aviser les patients traités par Sandoz Cyclosporine d’éviter s’exposer de façon excessive au soleil sans protection. Pour cette même raison, ils ne doivent pas non plus subir de radiation aux rayons ultraviolets B ni de PUVA thérapie. Des affections malignes et des troubles lymphoprolifératifs se sont manifestés, mais les données sur l’incidence et la distribution sont comparables à celles qui ont été observées chez des patients recevant un traitement immunosuppressif traditionnel. L’apparition d’affections malignes (de la peau, surtout) a été signalée chez les patients psoriasiques traités par la cyclosporine.
Cardiovasculaire
Hypertension
Une hypertension peut s’installer chez les patients recevant de la cyclosporine; si bien que l’on doit mesuree régulièrement la tension artérielle. La prudence s’impose dans le choix du traitement antihypertensif. On choisira de préférence un antihypertenseur qui n’entrave pas la pharmacocinétique de la cyclosporine, p. ex., l’isradipine. Les diurétiques ne sont pas recommandés (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Chez les patients psoriasiques, les ß-bloquants ne sont généralement pas recommandés, car ils ont tendance à exacerber le psoriasis. Seuls les inhibiteurs calciques qui n’entravent pas la pharmacocinétique de la cyclosporine sont recommandés (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Interactions médicamenteuses
La prudence s’impose chez les patients recevant les médicaments suivants :
- les médicaments néphrotoxiques;
- les médicaments cytotoxiques;
les immunosuppresseurs ou une radiothérapie (y compris la thérapie PUVA et les rayons
UVB);
- les médicaments modifiant le métabolisme ou l’absorption de la cyclosporine;
- la lercanidipine;
- le méthotrexate;
- les substrats de la glycoprotéine P [P-gp] comme l’aliskirène
La cyclosporine peut augmenter les concentrations sanguines de certains substrats de la glycoprotéine P, un transporteur d’efflux de plusieurs médicaments, ou de protéines de transport des anions organiques (OATP), comme l’aliskirène, le dabigatran ou le bosentan, pris en concomitance. L’administration simultanée de cyclosporine et d’aliskirène n’est pas recommandée. On doit également éviter d’administrer la cyclosporine avec le dabigatran. L’administration concomitante de cyclosporine et de bosentan est contre-indiquée. Ces recommandations ont été formulées pour tenir compte du risque de répercussions cliniques de ces interactions (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Conduite de véhicules et utilisation de machines
Vu ses effets neurotoxiques, Sandoz Cyclosporine peut altérer l'état de conscience et causer des convulsions, des perturbations visuelles (y compris la cécité corticale), une perte des fonctions motrices, des troubles du mouvement et des troubles psychiatriques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique et 8 EFFETS INDÉSIRABLES). La prudence est requise lors de la conduite d’un véhicule motorisé ou lors de l’utilisation d’une machine dangereuse. Aucune étude sur les effets de Sandoz Cyclosporine sur la capacité à conduire et à utiliser des machines n’a été réalisée.
Endocrinien/métabolisme
Anomalies des lipoprotéines :
De nombreux greffés souffrent d’hyperlipidémie; et la cyclosporine peut favoriser l’apparition de ce problème. Il est donc conseillé d’effectuer un dosage lipidique avant d’administrer le médicament, puis après le premier mois de traitement. En présence d’une élévation des lipides, on doit envisager une réduction des graisses alimentaires. (Si le rapport risques-bienfaits le justifie, on peut également envisager de diminuer la dose de Sandoz Cyclosporine.) La prudence est de rigueur durant l’administration de Sandoz Cyclosporine en concomitance de la lovastatine, inhibiteur de l’HMG-CoA réductase, en raison du risque de nécrose des myocytes. On doit envisager la possibilité d’interaction médicamenteuse avec d’autres médicaments de cette classe (voir 9 INTERACTIONS MÉDICAMENTEUSES et 8 EFFETS INDÉSIRABLES).
Hyperkaliémie/hyperuricémie/hypomagnésémie
La cyclosporine accroît le risque d’hyperkaliémie, surtout chez les patients souffrant d’insuffisance rénale (voir 8 EFFETS INDÉSIRABLES). La prudence s’impose lorsque la cyclosporine est administrée en concomitance avec des diurétiques épargneurs de potassium, des inhibiteurs de l’enzyme de conversion de l’angiotensine, des antagonistes des récepteurs de l’angiotensine II et des médicaments contenant du potassium, ainsi que chez les patients suivant un diète riche en potassium (voir 9 INTERACTIONS MÉDICAMENTEUSES). Dans ces cas, le contrôle des concentrations de potassium est conseillé.
On doit administrer le traitement avec prudence en présence d’hyperuricémie (voir 9 INTERACTIONS MÉDICAMENTEUSES et 8 EFFETS INDÉSIRABLES).
Puisque la cyclosporine augmente la clairance du magnésium, une hypomagnésémie symptomatique peut survenir, surtout durant la période entourant la transplantation (voir 8 EFFETS INDÉSIRABLES). On recommande donc de surveiller les concentrations sériques de magnésium durant cette, particulièrement en présence de symptôme ou de signes neurologiques. Au besoin, le patient doit recevoir un supplément de magnésium.
Hépatique/biliaires/pancréatique
Hépatotoxicité :
La cyclosporine peut également provoquer une élévation de la bilirubine sérique et, des enzymes hépatiques; ces modifications sont liées à la dose et réversibles (voir 8 EFFETS INDÉSIRABLES).
Des cas d’hépatotoxicité et d’affections hépatiques, y compris de choléstase, d’ictère, d’hépatite et d’insuffisance hépatique, ont été signalés de façon spontanée ou à la suite d’une demande après la commercialisation de la cyclosporine. La majorité d’entre eux présentaient des affections concomitantes, des maladies sous-jacentes et d’autres facteurs confusionnels importants, notamment des complications d’infection et la prise de médicaments potentiellement hépatotoxiques en concomitance. Certains patients, principalement des greffés, en sont décédés (voir 8 EFFETS INDÉSIRABLES).
Il faut bien surveiller tous les paramètres d’évaluation de la fonction hépatique. Une réduction de la dose peut s’imposer en présence de valeurs anormales (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
Immunitaire
Infections/ immunisation :
À l’instar des autres immunosuppresseurs, la cyclosporine prédispose les patients au développement d’une variété d’infections bactériennes, fongiques, parasitaires et virales, souvent par des germes opportunistes. L’activation d’infections latentes du virus du polyome qui peut mener à une néphropathie associée au virus du polyome, surtout à une néphropathie associée au virus BK, ou à une leuco-encéphalopathie multifocale progressive associée au virus JC a été observée chez des patients traités par la cyclosporine. Ces états sont souvent dus à un fardeau immunodépressif élevé et devraient être considérés dans le diagnostic différentiel chez les patients immunodéprimés avec une détérioration de la fonction rénale ou des symptômes neurologiques. Des issues graves et/ou fatales ont été rapportées. On recommande l’instauration de mesures préventives et thérapeutiques, surtout chez les patients qui suivent un traitement immunosuppressif à long terme à l’aide de plusieurs médicaments.
La vaccination peut se révéler moins efficace. Le recours aux vaccins atténués vivants devrait être évité.
Surveillance et tests de laboratoire
Prise en charge des greffés
Paramètres cliniques
La surveillance étroite et régulière des concentrations sanguines de cyclosporine de même que d’autres paramètres de laboratoire et paramètres cliniques est considérée comme essentielle au maintien des concentrations minimales dans la fenêtre thérapeutique relativement étroite qui sépare l’efficacité de la toxicité.
Au cours des jours qui suivent l’intervention, le taux de cyclosporine doit être évalué tous les deux ou trois jours.
Le mode de surveillance devrait se poursuivre jusqu’à ce que l’état clinique du patient et la posologie de cyclosporine soient stables. Lorsque le patient reçoit son congé de l’hôpital, le taux de cyclosporine est évalué à chacune de ses visites à la clinique, habituellement deux fois par semaine durant les deux premiers mois, une fois par semaine jusqu’au quatrième mois, puis une fois par mois jusqu’à la fin de la première année.
Le taux de cyclosporine thérapeutique minimal dans le sang entier après 12 heures, qui semble réduire au minimum les effets secondaires et les crises de rejet, s’établit entre 100 et 400 ng/ml, déterminé par la méthode de dosage radio-immunologique utilisant des anticorps monoclonaux spécifiques (voir 4 POSOLOGIE ET ADMINISTRATION).
Il existe deux méthodes de dosage spécifique de la cyclosporine : le dosage radio-immunologique (RIA) et la chromatographie liquide à haute performance (HPLC). Une comparaison des résultats obtenus par l’analyse d’échantillons sanguins au moyen de la méthode de dosage radio-immunologique (utilisant des anticorps monoclonaux spécifiques) et de la méthode HPLC a permis d’établir que l’anticorps spécifique donne une mesure sélective de la cyclosporine inchangée sans qu’il y ait d’interférence notable des métabolites du médicament. Par conséquent, le taux minimal de cyclosporine demeurée inchangée après 12 heures devrait être évalué régulièrement au moyen d’une trousse de dosage radio-immunologique de la cyclosporine utilisant des anticorps monoclonaux spécifiques.
Comme la fixation de la cyclosporine aux érythrocytes varie selon la température et le temps, la teneur en cyclosporine du plasma séparé à la température ambiante et à 37 °C diffère substantiellement, étant plus élevée dans le dernier cas. Voilà pourquoi on ne recommande pas de mesurer la concentration à partir du plasme ou du sérum seuls. Cependant, si on utilise ces derniers, on doit suivre un protocole de séparation normalisé (prenant en considération le temps et la température).
Le meilleur choix est le sang entier. On doit recueillir les échantillons dans des éprouvettes contenant de l’anticoagulant acide édétique (EDTA). L’héparine n’est pas recommandée, car des caillots ont tendance à se former lors de la conservation. Les échantillons non destinés à une analyse immédiate devraient être gardés au réfrigérateur (4 °C) et utilisés en l’espace de sept jours; si on veut les conserver plus longtemps, on peut les surgeler (-20 °C) durant une période ne dépassant pas six mois.
Traitement du patient atteint de psoriasis, de polyarthrite rhumatoïde et du syndrome néphrotique
Avant le début du traitement par Sandoz Cyclosporine
Paramètres cliniques
Il faut faire le point sur les antécédents du patient et lui faire subir un examens physiques. La tension artérielle être mesurée deux semaines La cyclosporine étant un agent immunosuppressif, un examen visant à déceler les tumeurs de tous genres (notamment celles de la peau) est de rigueur. Les lésions cutanées persistantes jamais diagnostiquées auparavant devraient faire l’objet d’une biopsie avant le début du traitement. Un examen du col de l’utérus doit être effectué au cours des six premiers mois du traitement et périodiquement par la suite afin de s’assurer de l’absence de lésions malignes.
Paramètres de laboratoire
Une mesure de la créatinine sérique après un jeûne de 12 heures doit être faite à au moins trois reprises durant deux semaines afin de donner une valeur de référence précise. Établir une valeur de référence pour la clairance de la créatinine est également suggéré.
Il est recommandé que les tests préliminaires comprennent des tests d’urine, une formule sanguine, des tests de la fonction hépatique ainsi que le dosage de l’acide urique sérique et du potassium sérique.
Surveillance pendant le traitement par Sandoz Cyclosporine
Paramètres cliniques
Le patient recevant Sandoz Cyclosporine doit se soumettre régulièrement à des examens cliniques. La tension artérielle devrait être mesurée toutes les 2 semaines au cours des 3 premiers mois, puis mensuellement par la suite.
Si une hypertension se manifeste, elle peut être maîtrisée chez la majorité des patients grâce à une réduction de la dose. Toutefois, si un traitement antihypertensif est nécessaire, les diurétiques ne sont pas recommandés. De plus, les ß-bloquants ne sont généralement pas recommandés chez les patients psoriasiques, car ils ont tendance à exacerber le psoriasis. Seuls les inhibiteurs calciques qui n’interfèrent pas la pharmacocinétique de la cyclosporine sont recommandés (voir 9 INTERACTIONS MÉDICAMENTEUSES). L’administration de cyclosporine doit être interrompue si le traitement antihypertensif n’a pas raison de l’hypertension. La tension revient à la normale dans un délai de trois mois suivant l’arrêt de la prise de cyclosporine.
On a signalé l’apparition d’affections malignes chez des personnes traitées avec la cyclosporine. Chez les patients souffrant d’un syndrome néphrotique traité à l’aide d’immunosuppresseurs (y compris la cyclosporine), l’apparition d’affections malignes (notamment le lymphome de Hodgkin) a été signalée à l’occasion. Aussi un examen physique minutieux doit-il être fait afin de déceler la présence de signes de malignité, notamment de la peau, de la muqueuse buccale et des principaux ganglions lymphatiques. Les patients psoriasiques devraient éviter les expositions directes au soleil, car elles augmentent le risque de cancer de la peau.
Paramètres de laboratoire
- a) Psoriasis et polyarthrite rhumatoïde
Les épreuves suivantes doivent être effectuées périodiquement pendant un traitement par Sandoz Cyclosporine : hémogramme, formule leucocytaire, numération des plaquettes, épreuves fonctionnelles hépatiques, analyse d’urine, potassium sérique et acide urique. Il convient de mesurer la créatinine sérique toutes les 2 semaines pendant les 3 premiers mois de traitement (voir 4 POSOLOGIE ET ADMINISTRATION). Si elle est stable, elle peut par la suite être évaluée tous les 2 mois chez le patient ne recevant pas plus de 2,5 mg/kg/jour de cyclosporine et toutes les 4 semaines chez le patient prenant des doses plus élevées. Si la créatininémie augmente par rapport au taux de départ, on doit envisager de réduire la dose ou de mettre fin au traitement.
Une surveillance plus fréquente doit être assurée dans les cas suivants : augmentation de la dose de NEORAL, instauration d’un traitement concomitant à l’aide d’un anti-inflammatoire non stéroïdien ou augmentation de la dose de celui-ci. Les mêmes précautions s’imposent lorsque le patient doit prendre un nouveau médicament connu pour augmenter les concentrations sanguines de cyclosporine.
Il n’est pas nécessaire de mesurer régulièrement les concentrations sanguines de cyclosporine, car leur valeur prévisionnelle est négligeable; cela dit, cette évaluation peut se révéler utile si l’on soupçonne une interaction médicamenteuse ou une modification de la biodisponibilité.
- b) Syndrome néphrotique
Étant donné que la cyclosporine peut altérer la fonction rénale, il est nécessaire de procéder fréquemment à une évaluation de celle-ci. Si les résultats révèlent à plus d’une reprise que la créatinine sérique dépasse de plus de 30 % les valeurs de départ, la dose de Sandoz Cyclosporine doit être réduite de 25 à 50 %. S’il survient une augmentation de plus de 30 % de la créatininémie, on doit envisager de réduire davantage la dose ou de mettre fin au traitement.
Chez certains patients, il peut être difficile de déceler un dysfonctionnement rénal imputable à la cyclosporine, en raison des altérations causées par le syndrome néphrotique lui-même. C’est ce qui explique en partie pourquoi, dans de rares cas, des altérations rénales structurales liées à la cyclosporine ont été observées sans variation de la créatinine sérique. Par conséquent, on doit envisager le recours à une biopsie rénale chez les patients présentant une néphropathie à lésions minimes stéroïdo dépendante et traités par la cyclosporine depuis plus d’un an.
Il est recommandé de surveiller périodiquement les concentrations minimales de cyclosporine.
Neurologique
La cyclosporine est neurotoxique et peut provoquer des tremblements, des convulsions et des paresthésies chez les receveurs de greffe. Des anomalies neurologiques plus complexes, notamment un syndrome moteur de la moelle épinière, et un syndrome cérébelleux, et encéphalopathie ont été signalées chez des greffés. Dans de nombreux cas, des changements de la matière blanche du cerveau ont été détectés. On doit envisager de réduire la dose ou de mettre fin au traitement chez les patients qui présentent une neurotoxicité grave associée à la cyclosporine.
Rénal
La cyclosporine peut, même aux doses recommandées, augmenter les taux sériques de créatinine et d’urée en raison de la diminution de la filtration glomérulaire. Le mécanisme à l’origine de ces hausses n’est pas complètement élucidé. Liées à la dose et réversibles, ces modifications disparaissent généralement à la suite d’une réduction posologique. Le rein peut, quoique moins fréquemment, subir des modifications structurales (p. ex., une hyalinose artériolaire, une atrophie tubulaire et une fibrose interstitielle) lors d’un traitement à long terme. Bien qu’elles soient plus rares, ces modifications rénales peuvent se révéler irréversibles. On doit donc envisager de réduire la dose ou de mettre fin au traitement chez ces patients.
Chez le receveur d’une greffe rénale, il faut prendre garde de ne pas confondre modifications rénales structurales et rejet du greffon.
Il faut bien surveiller les paramètres d’évaluation de la fonction rénale. Une réduction de la dose peut s’imposer en présence de valeurs anormales.
Chez les personnes âgées de 65 ans et plus, une surveillance plus étroite de la fonction rénale s’impose. Le vieillissement entraîne des modifications structurales et fonctionnelles des reins, lesquelles se traduisent par une diminution naturelle de la fonction rénale. Les concentrations totales de la cyclosporine doivent être surveillées de près chez ces personnes, afin d’optimiser l’innocuité et l’issue du traitement.
Dans les indications autres que la transplantation, le risque de modification structurale du rein liée à la cyclosporine s’accroît lorsque la créatinine sérique dépasse de plus de 30 % le taux de départ. La créatinine sérique doit donc être mesurée régulièrement (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Surveillance et tests de laboratoire – Traitement du patient atteint de psoriasis, de polyarthrite rhumatoïde ou du syndrome néphrotique).
Santé reproductive : Potentiel des femmes et des hommes
Aucune recommandation particulière ne s’applique aux femmes aptes à procréer.
Fertilité
On possède des données limitées sur l’effet de la cyclosporine sur la fertilité chez l’être humain. Aucune altération de la fertilité n’a été démontrée au cours des études menées chez des rats mâles et femelles (voir 16 TOXICOLOGIE NON CLINIQUE).
Excipients particuliers : Éthanol
Le contenu en éthanol du médicament (voir 6 FORMES POSOLOGIQUES, CONCENTRATIOS, COMPOSITION ET EMBALLAGE) doit être pris en compte lorsqu’on l’administre à une femme enceinte ou qui allaite, à des enfants, à des patients atteints d’hépatopathie ou d’épilepsie ou à des patients qui ont une dépendance à l’alcool.
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune étude clinique adéquate ou bien contrôlée n’a été menée chez la femme enceinte recevant de la cyclosporine. Des données sur l’emploi de la cyclosporine chez des patientes enceintes issues de la pharmacovigilance, y compris des données provenant de rapports publiés, démontrent que les femmes enceintes qui reçoivent un traitement immunosuppresseur après une transplantation d’organes, notamment de la cyclosporine et des schémas thérapeutiques qui contiennent de la cyclosporine, sont exposées à un risque d’accouchement prématuré (à moins de 37 semaines de grossesse).
Des études sur le développement embryofoetal menées chez le rat et le lapin ont démontré que la cyclosporine exerce des effets toxiques chez les embryons et les foetus de rats et de lapins à des doses inférieures à la dose maximale recommandée chez l’humain (DMRH) en fonction de la surface corporelle (voir 16 TOXICOLOGIE NON CLINIQUE).
Sandoz Cyclosporine ne doit être employés chez la femme enceinte que si les bienfaits potentiels du traitement pour la mère l’emportent sur le risque pour le foetus. Chez les femmes enceintes, par ailleurs, le contenu en éthanol du médicament doit être pris en compte (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Des données publiées dans le registre des grossesses après transplantation (NTPR, pour National Transplantation Pregnancy Registry, 2014) décrivent les résultats des grossesses chez des greffées du rein (n = 482), du foie (n = 97) ou du coeur (n = 43) recevant un traitement par la cyclosporine. Les données indiquent un taux de naissance vivante de 76 %, de 76,9 % et de 64 % chez les greffées du rein, du foie et du coeur, respectivement. Un accouchement prématuré (à moins de 37 semaines de grossesse) a été signalé chez 52 %, 35 % et 35 % des greffées du rein, du foie et du coeur, respectivement; ces bébés affichaient un faible poids de naissance par rapport à leur âge gestationnel. Les taux de fausse couche étaient de 16 %, de 14 % et de 25 %, respectivement, et des complications ont été signalées chez respectivement 42 %, 29 % et 30 % des nouveau-nés.
Des malformations congénitales majeures ont été signalées chez 4 % et 4,2 % des bébés nés de greffées du rein et du foie. Dans la population générale des États-Unis, les taux historiques estimés de malformation congénitale majeure et de fausse couche parmi les grossesses cliniquement confirmées sont de 2 à 4 % et de 15 à 20 %, respectivement.
On n’a pas pu exclure la possibilité d’un effet de la cyclosporine sur l’hypertension maternelle, la prééclampsie, les infections ou le diabète, en raison des limites inhérentes aux registres et à la pharmacovigilance.
On dispose d’observations limitées chez les enfants âgés jusqu’à 7 ans qui ont été exposés in utero à la cyclosporine. La fonction rénale et la tension artérielle de ces patients étaient normales.
Vu l’éventuelle perturbation de l’interaction materno-foetale, il faut soupeser soigneusement les risques et les bienfaits de l’emploi de Sandoz Cyclosporine chez la femme enceinte atteinte de psoriasis, et ne poursuivre le traitement qu’en cas d’absolue nécessité.
7.1.2 Femmes qui allaitent
La cyclosporine passe dans le lait maternel. Les femmes traitées par Sandoz Cyclosporine ne doivent pas allaiter. Étant donné le risque que Sandoz Cyclosporine cause des réactions indésirables graves chez les nouveau-nés/nourrissons allaités, on doit choisir de mettre fin à l’allaitement ou de cesser l’emploi du médicament, en tenant compte de l’importance du médicament pour la mère.
Un corpus très limité de données a démontré que le rapport entre la concentration de cyclosporine dans le lait maternel et celle mesurée dans le sang maternel s’est établi entre 0,17 et 1,4. Compte tenu de la quantité de lait consommée par le nourrisson allaité, la dose la plus élevée de cyclosporine ingérée par le nourrisson entièrement nourri au sein est estimée à environ 2 % de la dose établie en fonction du poids chez la mère.
Par ailleurs, le contenu en éthanol de Sandoz Cyclosporine doit être pris en compte (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
7.1.3 Enfants
L’emploi de la cyclosporine n’est pas recommandé chez les enfants dans des indications autres que la transplantation, mis à part le syndrome néphrotique. Le tableau des effets indésirables chez l’enfant est semblable à celui chez l’adulte (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
Les études cliniques menées chez des patients atteints du syndrome néphrotique comprenaient des enfants âgés de 1 an ou plus, qui recevaient des doses standard de cyclosporine. Dans plusieurs études, les enfants ont eu besoin de doses de cyclosporine (par kg de poids corporel) supérieures à celles qui sont administrées aux adultes.
7.1.4 Personnes âgées
Personnes âgées (>65 ans) :
Bien que l’on ne dispose que d’une expérience limitée chez les personnes âgées, aucun problème particulier n’a été signalé lors de l’administration du médicament à la dose recommandée. Toutefois, en raison de manifestations parfois associées au vieillissement, notamment l’insuffisance rénale, une étroite surveillance s’impose et une modification de la dose peut être nécessaire.
Dans le cadre des essais cliniques portant sur l’emploi de la cyclosporine dans le traitement de la polyarthrite rhumatoïde, 17,5 % des patients étaient âgés de 65 ans ou plus. Ces patients étaient plus susceptibles de présenter une hypertension systolique au cours du traitement ainsi qu’une hausse du taux de créatine de ≥ 50 % par rapport aux valeurs de départ après trois ou quatre mois de traitement.
Les études cliniques portant sur l’emploi de la cyclosporine chez les greffés ou patients atteints de psoriasis n’ont pas regroupé suffisament de sujets âgés de 65 ans ou plus pour établir si ces derniers peuvent répondre différemment des sujets plus jeunes. Aucune autre donnée tirée de l’expérience clinique n’a mis au jour quelque différence que ce soit entre les personnes âgées et les autres. En général, la dose doit être déterminée avec prudence chez un patient âgé; le traitement devant habituellement être amorcé à la dose minimale prévue, compte tenu de la diminution des fonctions hépatique, rénale et cardiaque, de la présence de maladies concomitantes et du recours à d’autres traitements médicamenteux, qui sont plus fréquents chez ces patients (Voir 1.2 Personnes âgées).
7.1.5 Insuffisance rénale
Toutes les indications
L’excrétion rénale constitue une voie d’élimination mineure de la cyclosporine, si bien que la pharmacocinétique de cette dernière n’est pas modifiée en présence d’une insuffisance rénale (voir 10 PHARMACOLOGIE CLINIQUE). Toutefois, en raison de son potentiel néphrotoxique (voir 8 EFFETS INDÉSIRABLES), on recommande de surveiller de près la fonction rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Pour tous les patients).
Indications autres que la transplantation
Les patients dont la fonction rénale est altérée, à l’exception des patients atteints du syndrome néphrotique, ne doivent pas recevoir de cyclosporine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Indications autres que la transplantation). Chez les patients atteints du syndrome néphrotique dont la fonction rénale est altérée, la dose initiale ne doit pas dépasser 2,5 mg/kg par jour.
7.1.6 Insuffisance hépatique
La cyclosporine subit un métabolisme important dans le foie. La demi-vie terminale s’est établie entre 6,3 heures chez les volontaires en santé et 20,4 heures chez les patients atteints d’une hépatopathie grave (voir 10 PHARMACOLOGIE CLINIQUE). Il peut être nécessaire de réduire la dose chez les patients atteints d’insuffisance hépatique grave afin de maintenir les concentrations sanguines dans la plage cible recommandée (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 10 PHARMACOLOGIE CLINIQUE).
8 EFFETS INDÉSIRABLES
Les effets indésirables du médicament survenus lors des essais cliniques sont catégorisés d’après MedDRA, par système, appareil ou organe touché. Les effets indésirables de chaque catégorie sont classés en fonction de leur fréquence, les plus courants apparaissant en premier. Dans chaque catégorie de fréquence, les effets sont énumérés par ordre de gravité décroissante. De plus, on précise pour chaque effet indésirable la catégorie de fréquence à laquelle il appartient, d’après la convention suivante (CIOMS III) : très fréquents (≥ 1/10); fréquents (≥ 1/100, < 1/10); peu fréquents (≥ 1/1000, < 1/100); rares (≥ 1/10 000, < 1/1000); très rares (< 1/10 000), incluant les rapports isolés.
8.1 Aperçu des effets indésirables
En dépit de l’augmentation de la Cmax et de l’ASC constatée chez les patients traités avec la formulation de cyclosporine modifiée, on a observé un profil d’innocuité similaire à celui de la formulation conventionnelle de la cyclosporine. Les études n’ont révélé aucune différence significative entre les deux formulations en ce qui concerne l’innocuité rénale, le risque de réactions indésirables et les paramètres de laboratoire (comme la tension artérielle, la clairance de la créatinine, les taux d’urée, de créatinine, de potassium, de cholestérol et de triglycérides sériques). De plus, rien n’indique qu’il existe une corrélation entre la concentration maximale de cyclosporine (Cmax) et les modifications de la fonction rénale.
Les effets indésirables suivants observés avec la formulation de cyclosporine traditionnelle sont également susceptibles de se produire avec la formulation de cyclosporine modifiée.
Les principaux effets indésirables observés dans les essais cliniques quel étaient associés à l'administration de la cyclosporine comprennent la dysfonction rénale, tremblements, hirsutisme, hypertension, diarrhée, anorexie, nausées et vomissements.
De nombreux effets indésirables associés au traitement par la cyclosporine sont liés à la dose et répondent à une réduction de celle-ci. Le tableau global des effets indésirables est pratiquement le même pour toutes les indications. Cela dit, on constate des différences au chapitre de la fréquence de ces effets et de leur gravité. Puisque la transplantation exige l’administration de doses initiales plus élevées et un traitement d’entretien plus long, les effets indésirables sont plus fréquents et généralement plus graves chez les greffés que chez les patients traités pour d’autres indications.
Des réactions anaphylactoïdes ont été observés après l’administration par voie intraveineuse (voir 8 MISES EN GARDE ET PRÉCAUTIONS).
Infections et infestations
Les patients qui reçoivent un traitement immunosuppresseur, y compris de la cyclosporine et des schémas thérapeutiques qui contiennent de la cyclosporine, sont exposés à un risque accru d’infections (virales, bactériennes, fongiques ou parasitaires) (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Ces infections peuvent être locales ou généralisées. Les infections préexistantes peuvent également être aggravées et une réactivation d’infections du virus du polyome peut mener à une néphropathie associée au virus du polyome ou à une leucoencéphalopathie multifocale progressive associée au virus JC. Des issues sérieuses et/ou fatales ont été signalées.
Néoplasmes bénins, malins et non précisés (incluant kystes et polypes)
Les patients qui reçoivent un traitement immunosuppresseur, y compris de la cyclosporine et des schémas thérapeutiques qui contiennent de la cyclosporine, risquent davantage d’être atteints de lymphomes ou des troubles lymphoprolifératifs et d’autres affections malignes touchant surtout la peau. La fréquence des affections malignes augmente en fonction de l’intensité et de la durée du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Troubles sanguins et troubles du système lymphatique : Fréquents : leucopénie. Peu fréquents : anémie (chez 1 patient seulement, < 1 %), thrombocytopénie (chez 5 patients, 2 %), purpura thrombocytopénique thrombotique signalé comme un purpura (chez 2 patients, < 1 %) dans les données regroupées des essais dans la greffe de moelle osseuse et la réaction du greffon contre l’hôte.
Troubles cardiovasculaires : Très fréquents : hypertension (surtout chez les greffés du coeur); fréquents : bouffées vasomotrices.
Troubles digestifs : Très fréquents : nausées, vomissements, inconfort abdominal, diarrhée, hyperplasie gingivale; fréquents : ulcère gastroduodénal; rares : pancréatite aiguë (chez 1 patient seulement, < 1 %).
Troubles généraux et touchant le point d’administration : Fréquents : pyrexie, oedème; peu fréquents : gain pondéral (chez 1 patient seulement, < 1 %).
Troubles hépatobiliaires : Peu fréquents : hépatotoxicité (chez 3 patients seulement, < 1 %).
Troubles métaboliques et nutritionnels : Très fréquents : anorexie; hyperglycémie.
Troubles de l’appareil locomoteur et du tissu conjonctif : Peu fréquents : crampes musculaires (chez 1 patient seulement, < 1 %), myalgie (signalée comme une douleur musculaire, chez 2 patients < 1 %).
Troubles du système nerveux :
Très fréquents : tremblements, céphalées;
Fréquents : convulsions, paresthésies
Troubles rénaux et urinaires : Très fréquents : insuffisance rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Troubles de l’appareil reproducteur et des glandes mammaires : Rares : troubles menstruels; peu fréquents : gynécomastie signalée lors des études américaines sur la cyclosporine A dans la transplantation de foie (2 patients) et la transplantation de rein (4 patients).
Troubles cutanés et sous-cutanés : Très fréquents : hirsutisme; Fréquents : acné.
On a signalé, notamment chez des greffés hépatiques, des signes d’encéphalopathie, des perturbations de la vision et des mouvements ainsi que des troubles de la conscience. On ne saurait dire, à l’heure actuelle, si ces altérations sont provoquées par la cyclosporine, par la maladie sous-jacente ou par d’autres affections.
On a observé, dans de rares cas, une thrombocytopénie; chez certains patients, elle était associée à une anémie hémolytique microangiopathique et à une insuffisance rénale (syndrome hémolytique et urémique).
Des affections malignes et des troubles lymphoprolifératifs se sont manifestés, mais les données sur l’incidence et la distribution sont comparables à celles qui ont été observées chez des patients recevant un traitement immunosuppressif traditionnel.
8.2 Effets indésirables observés dans les études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Transplantation
Les manifestations ci-après sont survenues chez les sujets de 2 essais cliniques portant sur Sandoz Cyclosporine. Les données de la première colonne ont trait à des greffés rénaux stables ayant fait l’objet d’une transition à Sandoz Cyclosporine et celles de la deuxième, à des greffés rénaux de novo traités au moyen de Sandoz Cyclosporine.
Tableau 3
| Effet indésirable |
|
| ||||
| stables | rénaux | |||||
| (N=372) | (N=45) | |||||
Hyperplasie gingivale Hypertrichose Œdème Tremblements Perte de force musculaire Modifications des fonctions végétatives Nausées, vomissements, douleurs épigastriques Maux de tête Paresthésie Sensations de chaleur Autres | 29 (7,8 %) 24 (6,5 %) 32 (8,6 %) 31 (8,3 %) 3 (0,8 %) 24 (6,5 %) 30 (8,1 %) 37 (10,0 %) 16 (4,3 %) 28 (7,5 %) 62 (16,7 %) | 3 (6,7 %) 17 (37,8 %) 14 (31,1 %) 19 (42,2 %) 8 (17,8 %) 8 (17,8 %) 7 (15,6 %) 10 (22,2 %) 5 (11,1 %) 5 (11,1 %) 11 (27,5 %) | ||||
Psoriasis
Dans les essais cliniques, les effets secondaires s’étant manifestés le plus fréquemment lors de l’emploi de la cyclosporine dans le psoriasis sont les suivants : dysfonctionnement rénal, hypertension, troubles gastro-intestinaux, hypertrichose, paresthésies, céphalées, symptômes pseudogrippaux, infection des voies respiratoires supérieures, hyperplasie gingivale, fatigue, hyperuricémie, hypomagnésémie et accroissement des liquides plasmatiques.
Les manifestations suivantes (à l’exclusion du dysfonctionnement rénal, de l’hypertension et des affections malignes) se sont produites chez au moins 3 % des 631 personnes psoriasiques ayant participé à des essais cliniques.
Tableau 4
| Effet indésirable | % |
| Peau et annexes cutanées Hypertrichose | 14,6 |
Système nerveux central et périphérique Paresthésie Maux de tête | 11,4 9,4 |
Tractus gastro-intestinal Nausées Envahissement gingival Troubles gastro-intestinaux | 4,8 4,6 3,3 |
| Troubles généraux Fatigue | 4,0 |
ORL et voies respiratoires Symptômes grippaux Infection des voies respiratoires supérieures | 5,5 4,6 |
Chez 1439 patients psoriasiques traités par SANDIMMUNE, les réactions suivantes ont été signalées : 21 cas de cancer cutané, 17 cas de tumeurs solides malignes et 6 cas de troubles lymphoprolifératifs (2 lymphomes).
Le patient atteint de psoriasis est plus exposé aux affections malignes, notamment au cancer de la peau, surtout s’il a déjà reçu d’autres traitements carcinogènes, telle la PUVAthérapie.
Polyarthrite rhumatoïde
Dans les essais cliniques, les effets secondaires le plus fréquemment associés à l’utilisation de la cyclosporine dans le traitement de la polyarthrite rhumatoïde ont été les suivants : hypertrichose, hypertension, nausées, douleurs abdominales, paresthésies, céphalées et affections gingivales.
Tableau 5
| Effet indésirable | Cyclosporine | Patients traités par | ||||
| conventionnelle | placebo | |||||
| par voie intraveineuse | ||||||
| Dose initiale < 6 mg/kg/jour | ||||||
| (n=378) (%) | (n=176) (%) | |||||
Peau et annexes cutanées Alopécie Hypertrichose Éruption cutanée | 3,4 33,9 3,4 | 2,3 5,1 6,3 | ||||
Système nerveux central et périphérique Crampes Étourdissements Maux de tête Paresthésie Tremblements | 4,0 4,5 15,6 15,9 13,5 | 0,6 4,5 9,7 6,3 3,4 | ||||
| Système nerveux autonome Bouffées vasomotrices | 5,0 | 1,7 | ||||
Système gastro-intestinal Douleur abdominale Diarrhée Dyspepsie Trouble des gencives Nausées Vomissements | 18,8 6,1 9,5 11,6 27,2 8,2 | 10,2 6,3 5,7 0,6 13,6 2,3 | ||||
Organisme global Fatigue Fièvre Œdème | 4,2 3,2 4,8 | 4,0 2,3 2,8 | ||||
| Changement de la résistance Pharyngite | 3,2 | 2,3 | ||||
Syndrome néphrotique
Au cours des essais cliniques, les effets secondaires le plus fréquemment associés à l’utilisation de la cyclosporine dans le traitement du syndrome néphrotique ont été : dysfonctionnement rénal, hypertrichose, hyperplasie gingivale, hypertension, tremblements et paresthésies, et symptômes gastro-intestinaux.
Les manifestations ci-après se sont produites chez 3 % ou plus des sujets atteints du syndrome néphrotique qui participaient aux essais cliniques.
Tableau 6
| Effet indésirable | Patients traités par cyclosporine (n=270) (%) | ||||
| Annexes cutanées Hypertrichose Hypotrichose | 31,5 3,0 | ||||
| Système musculo-squelettique Contraction musculaire | 4,1 | ||||
Système nerveux central et périphérique Paresthésie Maux de tête Tremblements | 12,2 5,6 5,6 | ||||
| Troubles psychiatriques Faiblesse | 4,8 | ||||
Système gastro-intestinal Hyperplasie gingivale Nausées Douleurs gastriques Diarrhée Douleur abdominale | 27,0 4,4 3,7 3,3 3,1 | ||||
Foie et système biliaire Augmentation du taux d’enzymes hépatiques | 3,3 | ||||
| Métaboliques et nutritionnelles Hypomagnésémie | 5,2 | ||||
| Système cardiovasculaire Hypertension | 13,7 | ||||
| Système urinaire Dysfonction rénale | 7,0 | ||||
Chez 660 patients atteints du syndrome néphrotique et traités par SANDIMMUNE, 5 d’entre eux ont présenté des affections malignes (3 carcinomes et 2 maladies de Hodgkin).
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables suivants sont issus de l’expérience acquise avec toutes les formulations de la cyclosporine après leur commercialisation et ont été signalés spontanément ou rapportés dans la littérature. Cela dit, il est impossible d’évaluer avec précision la fréquence de ces effets indésirables parce qu’ils ont été signalés volontairement par une population de taille inconnue. Ils sont donc considérés comme étant de fréquence inconnue. Ces effets indésirables sont classés ci-dessous par système organique selon la terminologie MedDRA, et présentés par ordre décroissant de gravité à l’intérieur de chacune des classes.
Troubles sanguins et troubles du système lymphatique : microangiopathie thrombotique, syndrome de Gasser.
Troubles métaboliques et nutritionnels : hyperlipidémie, hyperuricémie, hyperkaliémie, hypomagnésémie.
Troubles du système nerveux : encéphalopathie, y compris syndrome d’encéphalopathie postérieure réversible, signes et symptômes tels que convulsions, confusion, désorientation, diminution de la réactivité, agitation, insomnie, perturbations visuelles, cécité corticale, coma, paralysie générale, ataxie cérébelleuse, oedème de la papille optique, y compris oedème papillaire pouvant être accompagné d’une atteinte visuelle secondaire à une hypertension intracrânienne bénigne, neuropathie périphérique, migraine.
Troubles hépatobiliaires : affections hépatiques incluant choléstase, ictère, hépatite et insuffisance hépatique ayant eu une issue fatale dans certains cas (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Troubles cutanés et sous-cutanés : hypertrichose.
Troubles de l’appareil locomoteur et du tissu conjonctif : myopathie, faiblesse musculaire, de même que douleur musculaire, myosite et rhabdomyolyse, associés à l’administration de cyclosporine en concomitance avec de la lovastatine, de la simvastatine, de l’atorvastatine, de la pravastatine et, dans de rares cas, de la fluvastatine (voir 9.4 Interactions médicament-médicament), douleur dans les membres inférieurs (y compris celle associée au syndrome douloureux induit par un inhibiteur de la calcineurine, tel qu’il est décrit dans la littérature médicale).
Troubles généraux et touchant le point d’administration : fatigue.
Description de certains effets indésirables
Hépatotoxicité et affections hépatiques
Des cas d’hépatotoxicité et d’affections hépatiques, y compris de choléstase, d’ictère, d’hépatite et d’insuffisance hépatique, ont été signalés de façon spontanée ou à la suite d’une demande après la commercialisation de la cyclosporine. La majorité d’entre eux présentaient des affections concomitantes, des maladies sous-jacentes et d’autres facteurs confusionnels importants, notamment des complications d’infection et la prise de médicaments potentiellement hépatotoxiques en concomitance. Certains patients, principalement des greffés, en sont décédés (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Hépatotoxicité aiguë et chronique
Les patients qui reçoivent un traitement faisant appel aux inhibiteurs de la calcineurine, y compris la cyclosporine et les schémas thérapeutiques contenant de la cyclosporine, sont davantage exposés au risque de néphrotoxicité aiguë ou chronique. Des cas associés à l’emploi de la cyclosporine ont été signalés dans le cadre des essais cliniques et de la pharmacovigilance. Les rapports de néphrotoxicité aiguë ont fait état de troubles de l’homéostasie ionique tels que l’hyperkaliémie, l’hypomagnésémie et l’hyperuricémie qui sont apparus, dans la majorité des cas, au cours du premier mois de traitement. Les rapports ont également fait mention de changements morphologiques chroniques, y compris l’hyalinose artériolaire, l’atrophie tubulaire et la fibrose interstitielle (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Parmi les nombreux médicaments connus pour interagir avec la cyclosporine, ceux pour lesquels les interactions ont été adéquatement démontrées et jugées pertinentes sur le plan clinique sont énumérés ci-dessous.
Divers agents ont pour effet d’augmenter ou de diminuer les concentrations de cyclosporine dans le plasma ou le sang entier, et ce, par inhibition ou induction des enzymes qui participent à la biotransformation de la cyclosporine, notamment l’isoenzyme CYP3A4. La cyclosporine étant un substrat de la P-gp, les inhibiteurs ou les inducteurs de la P-gp peuvent modifier la concentration de cyclosporine.
Si l’administration concomitante de médicaments connus pour interagir avec la cyclosporine ne peut être évitée, les recommandations de base ci-dessous doivent être suivies :
- Patients greffés : On doit procéder à des mesures fréquentes des concentrations de cyclosporine et, s’il y a lieu, ajuster la posologie de la cyclosporine au besoin, particulièrement au moment d’entreprendre ou de cesser l’administration du médicament pris en concomitance.
- Patients non greffés : L’utilité de la surveillance des concentrations sanguines de cyclosporine est douteuse, la relation entre les concentrations sanguines et les effets cliniques étant moins bien établie. En cas d’administration concomitante de médicaments connus pour faire augmenter les concentrations de cyclosporine, l’évaluation fréquente de la fonction rénale et la surveillance étroite des effets indésirables liés à la cyclosporine peuvent être plus appropriées que la détermination des concentrations sanguines.
La cyclosporine est aussi un inhibiteur de la CYP3A4 et de la P-glycoprotéine, un transporteur d’efflux de plusieurs médicaments, et elle peut avoir pour effet d’augmenter les concentrations plasmatiques des médicaments pris en concomitance qui sont des substrats de cette enzyme et/ou de ce transporteur.
Anti-inflammatoires non stéroïdiens
Le traitement anti-inflammatoire non stéroïdien devrait être interrompu lorsque c’est possible. Puisque les anti-inflammatoires non stéroïdiens seuls peuvent avoir un effet défavorable sur la fonction rénale, l’addition de ces médicaments à la thérapie par la cyclosporine ou bien une augmentation de leur posologie devrait s’accompagner d’une surveillance particulièrement étroite de la fonction rénale.
Infections/ immunisation
La vaccination peut être moins efficace lors du traitement avec la cyclosporine; le recours aux vaccins vivants atténués devrait être évité.
Inhibiteurs de la HMG-CoA réductase
On a observé une rhabdomyolyse grave ayant entraîné une insuffisance rénale aiguë chez des greffés recevant la lovastatine (un inhibiteur de l’HMG-CoA réductase) en concomitance avec de la cyclosporine et d’autres immunosuppresseurs. On doit tenir compte de la possibilité d’une interaction entre la cyclosporine et les médicaments de cette classe.
La cyclosporine peut réduire la clairance de la digoxine*, de la colchicine*, de la prednisolone*, des inhibiteurs de l’HMG-CoA réductase (statines), de l’étoposide, de l’aliskirène, du bosentan ou du dabigatran.
Des cas graves d’intoxication digitalique ont été observés dans les jours suivant l’instauration d’un traitement par la cyclosporine chez plusieurs patients prenant de la digoxine. Selon d’autres rapports, la cyclosporine peut augmenter les effets toxiques de la colchicine, telles la myopathie et la neuropathie, particulièrement chez les patients victimes d’un dysfonctionnement rénal. Si la digoxine ou la colchicine sont utilisées en parallèle avec la cyclosporine, une surveillance clinique étroite axée sur la détection rapide de toute manifestation toxique associée à la digoxine ou à la colchicine, on devra par la suite, s’il y a lieu, réduire la dose du médicament ou mettre fin au traitement.
La littérature médicale et la pharmacovigilance font état de cas de myotoxicité, y compris de douleur, de faiblesse musculaire, de myosite et de rhabdomyolyse, associés à l’administration de cyclosporine en concomitance avec de la lovastatine, de la simvastatine, de l’atorvastatine, de la pravastatine et, dans de rares cas, de la fluvastatine. On doit réduire la dose de ces statines lorsqu’elles sont administrées en concomitance avec la cyclosporine, tel que cela est recommandé sur l’étiquette. On doit interrompre le traitement temporairement ou y mettre fin par une statine chez les patients qui présentent des signes et des symptômes de myopathie ou des facteurs qui les prédisposent à de graves lésions rénales, notamment l’insuffisance rénale consécutive à la rhabdomyolyse.
* L’emploi de digoxine, de colchicine ou d’inhibiteurs de l’HMG-CoA réductase (statines) en concomitance avec la cyclosporine doit faire l’objet d’une surveillance clinique étroite, afin de détecter rapidement toute manifestation toxique associée au médicament; il pourrait falloir par la suite réduire la dose du médicament ou mettre fin au traitement.
L’emploi de digoxine, de colchicine ou d’inhibiteurs de l’HMG-CoA réductase (statines) en concomitance avec la cyclosporine doit faire l’objet d’une surveillance clinique étroite afin de permettre la détection rapide de toute manifestation toxique associée au médicament en question; le cas échéant, on devra par la suite réduire la dose du médicament ou mettre fin au traitement.
Des hausses du taux sérique de créatinine ont été observées au cours d’études portant sur le sirolimus en association avec des doses complètes de cyclosporine pour microémulsion. Cet effet est souvent réversible avec une réduction des doses de cyclosporine. Le sirolimus n’a eu qu’une influence minime sur la pharmacocinétique de la cyclosporine. L’administration concomitante de cyclosporine accroît de façon significative les concentrations sanguines de sirolimus.
L’emploi de ces médicaments en concomitance avec la cyclosporine devrait être envisagé avec beaucoup de précautions.
Chez les greffés, on a signalé des cas isolés d’insuffisance rénale marquée (hausse correspondante du taux sérique de créatinine), mais réversible à la suite de l’administration concomitante de dérivés de l’acide fibrique (p. ex., bézafibrate, fénofibrate). La fonction rénale doit donc être étroitement surveillée chez ces patients. On doit cesser l’administration du médicament concomitant en cas de dégradation notable de la fonction rénale.
Prednisolone et méthylprednisolone
On a constaté que la cyclosporine diminue la clairance de la prednisolone et que la méthylprednisolone peut, à de fortes doses, accroître le taux sanguin de cyclosporine.
Médicaments épargneurs de potassium et médicaments contenant du potassium
La prudence s’impose lorsque la cyclosporine est administrée en concomitance avec des médicaments épargneurs de potassium (p. ex., diurétiques épargneurs de potassium, inhibiteurs de l’enzyme de conversion de l’angiotensine, antagonistes des récepteurs de l’angiotensine II) ou des médicaments contenant du potassium, vu la possibilité d’une hausse significative de la kaliémie (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
La cyclosporine peut augmenter les concentrations plasmatiques de répaglinide et par le fait même augmenter le risque d’hypoglycémie.
L’administration concomitante de bosentan et de cyclosporine à des volontaires en santé a eu pour effet d’augmenter de 2 fois environ l’exposition au bosentan et de diminuer de 35 % l’exposition à la cyclosporine (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
À la suite de l’administration concomitante de cyclosporine et d’aliskirène, la Cmax et l’ASC de l’aliskirène ont augmenté d’environ 2,5 fois et 5 fois, respectivement. Le comportement pharmacocinétique de la cyclosporine n’a toutefois pas été modifié de façon significative (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
L’administration concomitante de dabigatran et de cyclosporine se traduit par une hausse des concentrations plasmatiques du dabigatran provoquée par l’activité inhibitrice de la cyclosporine sur la P-gp (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Comme le dabigatran est doté d’un indice thérapeutique étroit, l’augmentation de ses concentrations plasmatiques pourrait accroître le risque de saignements.
L’administration de doses multiples d’ambrisentan et de cyclosporine à des volontaires en santé a eu pour effet d’augmenter de 2 fois environ l’exposition à l’ambrisentan et d’augmenter de façon marginale (d’environ 10 %) l’exposition à la cyclosporine.
Une augmentation significative de l’exposition aux antibiotiques anthracyclines (p. ex., doxorubicine, mitoxanthrone, daunorubicine) a été observée chez des patients traités en oncologie ayant reçu en concomitance, par voie intraveineuse, des antibiotiques anthracyclines et des doses très élevées de cyclosporine.
Lercanidipine
L’ASC de la lercanidipine a triplé et celle de la cyclosporine a augmenté de 21 % après l’administration concomitante de cyclosporine et de lercanidipine. Il faut donc user de prudence lorsqu’on administre la cyclosporine et la lercanidipine de façon simultanée (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
9.4 Interactions médicament-médicament
Les médicaments énumérés dans le tableau suivant ont été retenus soit en raison d’interactions déclarées ou observées lors d’études, soit en raison du risque d’interaction grave.
En cas d’administration concomitante d’un médicament présentant une synergie néphrotoxique, un contrôle régulier de la fonction rénale (en particulier la créatinine sérique) doit être effectué. Si une détérioration significative de la fonction rénale survient, la dose du médicament co-administré doit être réduite ou un traitement de rechange doit être envisagé.
Tableau 7 - Résumé des interactions médicamenteuses
| Médicaments augmentant les | Médicaments diminuant les | Médicaments | |||||||
| concentrations sériques de | concentrations sériques de | causant un effet | |||||||
| cyclosporine | cyclosporine | néphrotoxique additif |
| Interactions documentées | Allopurinol Amiodarone Inhibiteur des canaux calciques -Diltiazem -Vérapamil -Nicardipine Colchicine Acide cholique et dérivés Corticostéroïdes Danazol Fluconazole Imatinib Imipénem Itraconazole Kétoconazole Antibiotiques macrolidiques (érythromycine, azithromycine et clarithromycine) Lercanidipine Métoclopramide Méthylprednisolone Noréthistérone ou danazol Contraceptifs oraux Inhibiteurs de protéase Voriconazole Néfazodone | Barbituriques Bosentan Carbamazépine Hypericum perforatum (millepertuis) Métamizole Nafcilline Octréotide Orlistat Oxcarbazépine Phénytoïne ou phénobarbitone Probucol Rifampicine IV Sulfadimine IV et triméthoprime IV Sulfinpyrazone Terbinafine Ticlodipine | Aminoglycosides (y compris, la gentamicine et la tobramycine) Amphotéricine B Ciprofloxacine Colchicine Cotrimoxazole ou triméthoprime (+ sulfaméthoxazole) Melphalan Méthotrexate* Vancomycine |
| Interactions soupçonnées ou potentielles | Acyclovir Stéroïdes androgéniques Céphalosporines Furosémide Inhibiteurs des récepteurs H2 Diurétiques thiazidiques Warfarine | Anticonvulsivants | Antagonistes des récepteurs H2 de l’histamine (comme la cimétidine et la ranitidine) Anti-inflammatoires non stéroïdiens (comme le diclofénac, le naproxen et le sulindac) Tacrolimus |
* Il faut user de prudence lorsqu’on utilise en concomitance de la cyclosporine et du méthotrexate chez les patients atteints de polyarthrite rhumatoïde en raison du risque de synergie néphrotoxique (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
On doit éviter l’emploi concomitant de tacrolimus en raison du risque accru de néphrotoxicité.
Il a été découvert que l’emploi concomitant de diclofénac et de cyclosporine avait pour résultat d’augmenter de façon significative la biodisponibilité du diclofénac, ce qui peut entraîner une insuffisance rénale, laquelle s’est révélée réversible après le retrait des deux médicaments au cours d’une étude de 24 semaines. L’augmentation de la biodisponibilité du diclofénac est probablement attribuable à une réduction de son effet de premier passage élevé. Si des anti-inflammatoires non stéroïdiens ayant un faible effet de premier passage (p. ex., l’acide acétylsalicylique) sont administrés en concomitance avec la cyclosporine, on ne s’attend pas à ce que leur biodisponibilité augmente. Les anti-inflammatoires non stéroïdiens dont on sait qu’ils subissent un métabolisme de premier passage important (p. ex., le diclofénac) doivent être administrés à des doses moins élevées que celles qui conviendraient à des patients ne recevant pas de cyclosporine.
Chez les greffés, on a signalé des cas isolés d’insuffisance rénale marquée (hausse correspondante du taux sérique de créatinine), bien que réversible, à la suite de l’administration concomitante de dérivés de l’acide fibrique (bezafibrate, fénofibrate, etc.). Par conséquent, on doit assurer une surveillance étroite de la fonction rénale chez ces patients. En présence d’insuffisance rénale importante, on doit cesser l’administration du médicament concomitant.
Si une administration concomitante est inévitable, une surveillance attentive de la concentration de cyclosporine de sang et des modifications appropriées au dosage de la cyclosporine est essentielle.
Caspofungine : Au cours de deux études cliniques, la cyclosporine (1 dose de 4 mg/kg ou 2 doses de 3 mg/kg) a augmenté l’ASC de la caspofungine d’environ 35 %. La caspofungine n’a pas augmenté la concentration sanguine de la cyclosporine. On a observé des hausses transitoires du taux des enzymes hépatiques ALT et AST lors de l’administration concomitante de caspofungine et de cyclosporine. Ces deux médicaments ne doivent être administrés en même temps que dans les cas où les bienfaits escomptés l’emportent sur les risques. Les patients qui présentent des résultats anormaux aux épreuves de la fonction hépatique lors de la prise simultanée de caspofungine et de cyclosporine devraient être surveillés, et les risques comme les avantages liés à la poursuite du traitement doivent être évalués.
Tableau 8 - Interactions diverses
| Altération de l’effet | Interactions avec l’alcool | Autres | ||
| immunosuppresseur | ||||
| Étoposide Propranolol Vérapamil | Chlorpropamide Disulfirame Métronidazole | Aliskirène (la cyclosporine peut augmenter la concentration sanguine de certains substrats de la glycoprotéine P [P-gp]) Caspofungine Captopril Colchicine Digoxine Inhibiteurs de l’HMG-CoA réductase Nifédipine* Médicaments épargneurs de potassium Prednisolone Anatoxines ou vaccins Diurétiques épargneurs de potassium | ||
*L’administration concomitante de nifédipine et de cyclosporine peut accroître le taux d’hyperplasie gingivale par rapport à celui que l’on observe lorsque la cyclosporine est administrée seul. On doit éviter l’administration concomitante de nifédipine chez les patients qui présentent une hyperplasie gingivale causée par la prise de cyclosporine.
Interactions ayant pour résultat de diminuer les concentrations d’autres médicaments
L’administration concomitante de cyclosporine et de mycophénolate sodique ou mofétil chez les patients greffés peut diminuer l’exposition moyenne à l’acide mycophénolique de 20 à 50 % comparativement à d’autres immunosuppresseurs. Cette information doit être prise en considération lorsque ces médicaments sont administrés en concomitance.
L’administration concomitante d’une dose unique de cyclosporine (200 mg ou 600 mg) et d’une dose unique d’eltrombopag (50 mg) a eu pour effet de diminuer l’ASCinf de la concentration plasmatique d’eltrombopag de 18 à 24 %, et la Cmax, de 25 à 39 %. Cette diminution de l’exposition n’est pas considérée significative sur le plan clinique.
9.5 Interactions médicament-aliments
On doit éviter de prendre du jus de pamplemousse étant donné le risque d’interférence avec le système enzymatique du cytochrome P450, qui s’est révélée augmenter la biodisponibilité de la cyclosporine.
9.6 Interactions médicament-plante médicinale
De graves interactions, telles qu’une diminution de la concentration de cyclosporine, peuvent se produire si la cyclosporine est administrée en concomitance avec Hypericum perforatum (le millepertuis).
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La cyclosporine est un agent immunosuppressif puissant, doté d’une fenêtre thérapeutique étroite qui a été efficace chez l’être humain afin d’y prolonger la survie des allogreffes.
La formulation de la cyclosporine modifiée offre un profil d’absorption plus complet et plus constant, et elle est moins influencée par la consommation concomitante d’aliments et le rythme diurne que la formulation de de cyclosporine traditionnelle qui a été commercialisée antérieurement. Ces propriétés se traduisent par une moins grande variabilité intra-individuelle et parfois inter-individuelle de la pharmacocinétique de la cyclosporine, de même que par une corrélation plus forte entre la concentration minimale et l’exposition totale au médicament (ASCβ), ce qui permet d’obtenir plus précisément le degré d’immunosuppression recherché.
Comme conséquence de ces propriétés, le calendrier de l’administration de la formulation de la cyclosporine modifiée n’exige pas que les repas soient considérés. Par surcroît, comme l’exposition à la cyclosporine est plus constante – tant pendant une seule journée que d’un jour à l’autre - lors d’un traitement d’entretien par la formulation de la cyclosporine modifiée, cela peut contribuer à éviter les périodes d’immunosuppression insuffisante ou, au contraire, d’exposition excessive au médicament.
La distribution de la cyclosporine s’effectue surtout à l’extérieur du volume sanguin. Elle est répartie comme suit dans les constituants sanguins : de 33 à 47 % dans le plasma, de 4 à 9 % dans les lymphocytes et de 41 à 58 % dans les érythrocytes. Dans le plasma, environ 90 % de la cyclosporine est liée aux protéines, surtout aux lipoprotéines.
La cyclosporine produit environ 15 métabolites à la suite d’une importante biotransformation. Il n’existe aucune voie métabolique principale majeure. L’élimination est principalement biliaire; 6 % seulement de la dose orale se retrouve dans l’urine, et 0,1 % seulement de la dose est excrétée dans l’urine à l’état inchangé. La distribution de la cyclosporine semble correspondre à un modèle multicompartimental dans lequel l’administration continue peut entraîner la saturation du compartiment périphérique.
La demi-vie de la cyclosporine est d’environ 18 heures (de 7,7 à 26,9). Les données sur la demi-vie d’élimination de la cyclosporine varient toutefois de façon notable selon la méthode de dosage utilisée et la population cible. Par exemple, la demi-vie terminale varie entre 6,3 heures chez des volontaires sains et 20,4 heures chez les patients atteints de maladie grave du foie.
Le taux de cyclosporine thérapeutique minimal dans le sang entier après 12 heures qui semble réduire au minimum les effets secondaires et les crises de rejet (C0) s’établit entre 100 et 400 ng/ml, tel que déterminé par dosage radio-immunologique utilisant des anticorps monoclonaux spécifiques (voir 4 POSOLOGIE ET ADMINISTRATION).
Il a cependant été signalé que la surveillance de l’aire sous la courbe des concentrations en fonction du temps au cours des quatre premières heures (ASC0-4) suivant l’administration du médicament pourrait révéler un indicateur plus précis de l’immunosuppression optimale produite par la cyclosporine que la surveillance des concentrations minimales de cyclosporine (C0), puis que cela pourrait donc réduire au minimum le risque de rejet, de néphrotoxicité, de neurotoxicité, d’hépatotoxicité et d’abaissement des taux de créatinine sérique.
Dans la documentation médicale, il est de plus signalé que le recours à un prélèvement unique, soit deux heures après l’administration de la dose (C2), permet d’établir une meilleure corrélation avec l’ASC0-4 et fournit une évaluation plus précise de l’absorption et de l’immunosuppression associée à la cyclosporine chez les greffés. Comparativement à la surveillance des concentrations minimales de cyclosporine (C0), la surveillance des concentrations deux heures après l’administration (C2 ) de cyclosporine a permis d’obtenir de plus faibles taux de rejet et de toxicité chez des greffés hépatiques et rénaux ayant atteint les niveaux C2 cibles.
10.2 Pharmacodynamique
La cyclosporine inhibe fortement les réactions immunitaires à médiation cellulaire et est donc très efficace pour prévenir le rejet d’une allogreffe. Toutefois, le blocage de l’activation des lymphocytes T auxiliaires/effecteurs, par la suppression de la libération d’IL-2, n’est peut-être qu’un des mécanismes contribuant à la production d’un effet immunosuppressif.
Hématopoïèse
Toutes les données expérimentales qu’on peut trouver indiquent que, contrairement à l’immunosuppression par des agents cytostatiques, l’immunosuppression par la cyclosporine ne modifie ni le nombre ni la prolifération des cellules-souches hématopoïétiques, pas plus qu’elle n’affecte l’activité des leucocytes non lymphocytaires.
Hypersensibilité
Lors d’expériences effectuées sur des rats Lewis, la cyclosporine n’a pas eu d’effet sur les réactions d’hypersensibilité immédiate, dont les intermédiaires sont les mastocytes, ni sur les réactions cutanées de type Arthus caractérisées par la formation d’un complexe immun et l’infiltration par des granulocytes. La cyclosporine a cependant inhibé les réactions d’hypersensibilité retardée (médiation par les cellules T) en entraînant une diminution marquée de l’infiltration des cellules mononucléaires. Une telle suppression de l’hypersensibilité retardée est liée à la dose et s’effectue par l’intermédiaire de l’inhibition de la libération du facteur chimiotactique des lymphocytes (LDCT), du facteur inhibiteur de migration des macrophages (MIF), du facteur d’activation des macrophages (MAF) et de l’interféron gamma (IFN γ).
Immunité humorale
En général, la cyclosporine semble supprimer la réaction des anticorps (IgM, IgG) aux antigènes thymodépendants ainsi que la prolifération des cultures de lymphocytes B face aux mitogènes T-dépendants tels que le mitogène du Pokeweed (PWM). Il est possible que l’inhibition de ces réactions se produise par l’inhibition de la fonction des cellules T auxiliaires, bien que l’inhibition par la cyclosporine de la réaction des lymphocytes B amygdaliens humains face au PWM résiste à l’introduction exogène de facteurs de croissance (IL-1, IL-2, BCGF), seuls ou en concomitance.
Par contre, la cyclosporine semble n’avoir que peu ou pas d’effet sur l’immunité humorale ou sur la prolifération cellulaire face aux antigènes ou aux mitogènes T-indépendants. Par exemple, la prolifération des cultures de lymphocytes B humains ou murins face aux lipopolysaccharides (LPS), activateurs T-indépendants, ou à la souche B95-8 du virus Epstein-Barr n’est pas affectée par l’exposition préalable à la cyclosporine. Toutefois, il peut y avoir à la fois dans les modèles murins et humains un élément sensible à la cyclosporine dans la réaction des cultures de lymphocytes B en présence de certains activateurs T-indépendants. L’activation des lymphocytes B murins par l’anticorps anti-Ig anti-μ, qui, croit-on, imite les étapes initiales de la stimulation antigénique des cellules B, est fortement susceptible d’être inhibée par la cyclosporine. De la même façon, bien que l’activateur T-indépendant anti-μ n’ait pas d’action mitogène sur les lymphocytes des souris de souche CBA/N ou sur les lymphocytes B humains, la combinaison d’anti-μ et de LPS (pour les lymphocytes murins de souche CBA/N) ou d’anti-μ et de BCGF (pour les lymphocytes humains) entraîne une forte prolifération, totalement inhibée par l’adjonction précoce de cyclosporine. Par conséquent, la cyclosporine peut, dans certains cas, inhiber une étape primaire précoce T-indépendante durant laquelle les lymphocytes B sont activés pour entrer dans la phase GI du cycle cellulaire.
Immunité à médiation cellulaire
Inhibition de l’activation des lymphocytes T
La cyclosporine supprime complètement la réaction lymphoproliférative des cultures de lymphocytes T murins, humains et de cobaye faisant suite à une stimulation mitogène avec la concanavaline A (ConA) et la phytohémagglutinine (PHA). Bien que la concentration entraînant une inhibition de 50 % puisse varier entre 2 et 200 ng/ml, selon le mitogène et la source de lymphocytes utilisés, on doit toujours ajouter de la cyclosporine au début de la culture ou peu après, afin que son action inhibitrice se manifeste. La cyclosporine inhibe aussi la réaction proliférative et l’activation des lymphocytes T cytotoxiques (CTL) dans le cadre de la réaction lymphocytaire mixte (MLR) allogénique ou syngénique chez les espèces murines, chez les cobayes et chez les humains. Les doses de cyclosporine nécessaires pour produire une inhibition se comparent aux taux obtenus in vivo (≥ 100 ng/ml) lorsque des schémas posologiques pour l’immunosuppression clinique sont utilisés.
Pratiquement toutes les études portant sur la prolifération des cellules T faisant suite à une stimulation mitogène et sur l’activation des CTL dans le cadre d’une MLR primaire montrent que la cyclosporine possède un effet inhibiteur marqué sur la production d’IL-2. Une production réduite d’IL-2 se produit aussi dans le cadre de réactions secondaires avec des lymphocytes préalablement sensibilisés. L’incapacité de l’IL-2 exogène de rétablir, d’une part, l’activité des CTL inhibée par la cyclosporine dans le cadre d’une MLR allogénique humaine ou, d’autre part, la réaction proliférative primaire des cellules T inhibée par la cyclosporine dans le cadre de la MLR allogénique chez le cobaye porte à croire que, dans ces cas, la cyclosporine peut empêcher au moins le précurseur des CTL (PCTL) d’acquérir une capacité de réaction fonctionnelle à l’IL-2. Bien qu’elle n’inhibe pas l’expression du récepteur IL-2 (antigène TAC) sur les lymphocytes humains stimulés à l’aide de la ConA ou de la PHA, la cyclosporine inhibe en fait l’expression de l’antigène TAC dans des cultures de lymphocytes MLR allogéniques humains et sur des lymphocytes murins stimulés à l’aide de la ConA. La cyclosporine inhibe également la production d’un certain nombre de cytokines autres que la lymphokine IL-2. Elle inhibe la production de la cytokine IL-1 dérivée des monocytes par une action indirecte apparente sur les lymphocytes T auxiliaires OKT4(+). Des traitements par la cyclosporine effectués chez des rats ayant fait l’objet de transplantations cardiaques allogéniques inhibent l’IL-1et la lymphokine IL-
- 3. La cyclosporine altère le processus de génération du facteur chimiotactique des lymphocytes (LDCF) et des médiateurs solubles stimulant l’activité procoagulatrice effectuée par les macrophages, processus qui est entraîné par les cellules spléniques murines et les lymphocytes de cobaye activés par les antigènes ou les mitogènes. La cyclosporine inhibe aussi la production du facteur inhibiteur de migration (MIF) par les lymphocytes humains stimulés avec de la ConA et avec l’interféron gamma (IFN γ), puis par les lymphocytes humains ou murins stimulés à l’aide d’un mitogène ou d’un alloantigène.
L’expression de plusieurs antigènes activateurs de la surface des lymphocytes T, y compris les antigènes de classe II du complexe majeur d’histocompatibilité, les antigènes détectés par les anticorps monoclonaux OKT9 et OKT10 ainsi que les récepteurs de transfert, semble aussi être inhibée dans une certaine mesure par la cyclosporine.
Par opposition aux cellules T auxiliaires effectrices cytotoxiques, les cellules T auxiliaires facilitatrices et suppressives sont peut-être très résistantes à l’action de la cyclosporine. Cette différence quant à l’effet produit sur les cellules T suppressives et sur les cellules T cytotoxiques facilite peut-être l’établissement ou le rétablissement d’un état spécifique d’incapacité de réaction immunitaire, comme on l’a démontré avec certains modèles expérimentaux.
Sites de liaison et effets moléculaires
Bien que certaines données indiquent que la cyclosporine pourrait bloquer les signaux d’activation initiale de la membrane, des études récentes utilisant de la cyclosporine conjuguée à de la fluorescéine, à du DANS ou marquée avec des radio-isotopes n’ont montré aucune liaison compétitive sur les récepteurs membranaires pour les mitogènes tels que la PHA, la ConA, l’anticorps monoclonal OKT3, les récepteurs HLA-DR ou le récepteur IL-2. La cyclosporine inhibe cependant de façon compétitive la liaison de la prolactine, régulateur immunitaire, aux récepteurs de sa surface cellulaire.
La liaison réversible et spécifique de la cyclosporine à la calmoduline, protéine du cytosol, qui est responsable de l’effet activateur du Ca++ sur le métabolisme intracellulaire, est conforme à l’observation selon laquelle la cyclosporine n’inhibe pas la dégradation du phospho-inositide, survenant dans la membrane cellulaire et produite par les mitogènes, ni l’élévation consécutive du taux de Ca++ intracellulaire ni l’activation des kinases protéiniques; elle bloque toutefois de manière sélective l’activation des lymphocytes normaux par des mobilisateurs du Ca++, à savoir, les ligands qui relient entre eux les récepteurs des antigènes, ou les ionophores du Ca++. Par contre, les réactions aux activateurs polyclonaux qui ne provoquent pas le flux des ions Ca++ (phorbol, esters, lipopolysaccharide, facteurs de croissance) résistent à la cyclosporine, sauf peut-être dans les cellules tumorales.
La cyclosporine inhibe aussi l’activation de l’ornithine-décarboxylase (l’étape enzymatique de ralentissement de la production des polyamines requises pour la synthèse de l’ADN et de l’ARNm). L’addition de cyclosporine aux lignées cellulaires humaines et murines cultivées en présence de phorbol-12-myristyl-13-acétate provoque une réduction de l’ARNm de l’IL-2. Une nouvelle stimulation par les mitogènes, en présence de cyclosporine, d’une culture de lymphoblastes vieille de trois jours et stimulée par la ConA, provoque aussi une diminution marquée de la synthèse de l’ARNm des lymphokines IFN γ, du facteur de croissance des lymphocytes B et du facteur de différenciation cytotoxique.
10.3 Pharmacocinétique
Absorption
Lorsque la formulation de la cyclosporine modifiée est donnée, elle offre une plus grande linéarité de la dose en ce qui a trait à l’exposition à la cyclosporine (ASCB) ainsi qu’un profil d’absorption plus constant et moins influencé par la prise de nourriture et le rythme diurne que la formulation de la cyclosporine traditionnelle . Ces propriétés se traduisent par une moins grande variabilité intra-individuelle dans la pharmacocinétique de la cyclosporine de même que par une corrélation plus forte entre la concentration minimale et l’exposition totale au médicament (ASC). En raison de ces avantages supplémentaires, l’administration de cyclosporine n’exige pas que les repas soient considérés. De plus, la formulation de la cyclosporine modifiée produit une exposition plus uniforme à la cyclosporine tout au long de la journée et d’un jour à l’autre lors d’un traitement de maintenance.
Par rapport à d’autres formes orales de la formulation de la cyclosporine traditionnelle, la formulation de la cyclosporine modifiée est absorbée plus rapidement (réduction d’une heure du Tmax moyen et augmentation de 59 % de la Cmax moyenne) et offre une biodisponibilité de 29 % plus élevée en moyenne.
Distribution
La cyclosporine présente un comportement multicompartimental à la suite d’une administration intraveineuse (IV). La demi-vie de distribution rapide initiale est de 0,10 heure et est suivie d’une deuxième demi-vie de distribution plus lente de 1,1 heure. L’administration continue de la drogue mène à la saturation éventuelle du compartiment périphérique. Du point de vue clinique, ce phénomène se traduit à long terme par une diminution des doses nécessaires pour maintenir un taux constant de cyclosporine.
Dans le sang, la cyclosporine est fortement liée aux érythrocytes et aux lipoprotéines plasmatiques. Aucun des métabolites de la cyclosporine n’est toutefois aussi fortement lié aux lipoprotéines plasmatiques que la cyclosporine elle-même. La distribution relative de la cyclosporine dans le sang s’effectue en fonction de la concentration du médicament, de l’hématocrite, de la température et de la concentration des lipoprotéines. À une concentration sanguine de 500 mg/ml, 58 % du médicament sont associés aux hématies, 4 % aux granulocytes, 5 % aux lymphocytes et les 33 % restants sont distribués dans le plasma. La concentration plasmatique de cyclosporine augmente de façon linéaire jusqu’à l’obtention de concentrations dans le sang total pouvant atteindre 1000 ng/ml. Au-dessus de cette concentration, la distribution de la cyclosporine entre le sang et le plasma est non linéaire. Les cellules sanguines apparaissent saturées par la cyclosporine à des concentrations supérieures à 500 ng/ml. Au-dessus de cette concentration, on constate une diminution prononcée de la fraction de cyclosporine absorbée par les hématies et une augmentation correspondante de la fraction plasmatique du médicament.
Chez les sujets ayant fait l’objet d’une transplantation, un hématocrite faible (imputable à une maladie chronique ou à une perte de sang survenue au cours d’une intervention chirurgicale) modifie la distribution de la cyclosporine entre le sang et le plasma, ce qui entraîne une augmentation des concentrations plasmatiques du médicament. Cet effet est dépendant de la température.
Dans le plasma, plus de 80 % de la cyclosporine sont liés aux lipoprotéines. Les lipoprotéines majeures qui entrent en jeu sont les lipoprotéines de densité élevée (HDL) et celles de faible densité (LDL), qui lient plus de 80 % de la cyclosporine dans le plasma. La liaison de la cyclosporine aux protéines plasmatiques ne dépend pas de la concentration lorsque cette dernière se situe entre 20 ng/ml et 20 x 103 ng/ml. La liaison est toutefois fortement influencée par la température : à 4 oC, environ 70 % du médicament se retrouve sous forme liée; à 20 oC, ce pourcentage s’élève à 93 %, et à 37 oC, il s’établit à 98 %.
Lorsque la température passe de 37 à 21 oC, environ 50 % de la cyclosporine se déplace du plasma aux hématies, où elle se lie à l’hémoglobine; ce processus est réversible lorsqu’on rétablit la température à 37 oC durant deux heures.
La cyclosporine étant lipophile, on retrouve la concentration la plus élevée dans les tissus adipeux. Le médicament s’accumule aussi dans le foie, le pancréas, les poumons, les reins, les glandes surrénales, la rate et les ganglions lymphatiques. On en trouve très peu dans les tissus cérébraux et dans le liquide céphalorachidien, ce qui laisse croire que la cyclosporine ne traverse pas facilement la barrière hématoencéphalique. La grande distribution tissulaire du médicament correspond au grand volume apparent de distribution (de 3,5 à 9 l/kg) et résulte du caractère liposoluble marqué de la substance ainsi que de sa capacité de pénétrer facilement les membranes biologiques.
Métabolisme
La cyclosporine est essentiellement métabolisée par les multiples formes du cytochrome P450 de la mono-oxygénase hépatique. Le médicament sous sa forme inchangée et ses métabolites sont excrétés dans la bile. Des 17 présumés métabolites de la cyclosporine, seulement neuf ont été isolés et identifiés. Tous les métabolites identifiés possèdent la structure cyclique intacte d’oligopeptides du médicament mère. Les modifications structurales qui se produisent au cours du métabolisme comportent la monohydroxylation et la dihydroxylation ainsi que la N-déméthylation, principalement au niveau des N-méthyl-leucines. La clairance et la demi-vie de la cyclosporine varient toutes les deux considérablement selon les sujets et semblent être influencées par le type de greffe effectuée, l’âge du sujet, le stade de la maladie et l’administration concomitante d’un autre médicament.
Comme la cyclosporine est principalement éliminée par le métabolisme hépatique, sa clairance est altérée chez les patients souffrant d’une hépatopathie et chez ceux ayant fait l’objet d’une transplantation hépatique, tôt après l’intervention. En se basant sur le poids corporel, les enfants semblent éliminer le médicament plus rapidement que les adultes. Par conséquent, l’enfant aura peut-être besoin de doses plus fréquentes et plus fortes de cyclosporine pour que le taux sanguin thérapeutique soit atteint. Le métabolisme de la cyclosporine subit aussi l’influence considérable des modifications de l’activité du métabolisme hépatique; par exemple, l’activation du système enzymatique du cytochrome P450 par les barbituriques, la phénytoïne et la rifampicine a considérablement accéléré l’élimination de la cyclosporine, pouvant causer une immunosuppression inadéquate et un épisode de rejet aigu. Par contre, le kétoconazole accroît le taux de cyclosporine en inhibant le métabolisme de cette dernière et/ou son transport actif dans la bile, ou les deux. On observe une interaction similaire avec l’érythromycine.
L’administration de fortes doses de méthylprednisolone (pour les cas de rejet aigu) et le traitement à long terme par des stéroïdes peuvent aussi affecter la pharmacocinétique de la cyclosporine.
Élimination
La cyclosporine est principalement éliminée par la bile. Moins de 1 % de la dose administrée se retrouve dans la bile, sous forme du médicament inchangé. Plus de 44 % d’une dose de cyclosporine apparaît dans la bile en tant que métabolites, lorsque mesurée par RIA.
La deuxième circulation entéro-hépatique du médicament inchangé est par conséquent très faible. L’altération de la fonction hépatique peut réduire la clairance totale de ce dernier et/ou de ses métabolites. L’excrétion rénale constitue une voie d’élimination mineure, 6 % seulement de la dose administrée par voie orale se retrouvant dans l’urine; 0,1 % seulement de la dose est excrétée sous forme de principe actif inchangé.
Populations et états pathologiques particuliers :
Insuffisance rénale
Au cours d’une étude réalisée chez des patients atteints d’insuffisance rénale terminale, des pics plasmatiques moyens de 1800 ng/mL (plage de 1536 à 2331 ng/mL) ont été mesurés après une perfusion intraveineuse dosée à 3,5 mg/kg administrée sur une période de 4 heures. Le volume de distribution (Vdss) moyen s’est établi à 3,49 L/kg, tandis que la clairance systémique était de 0,369 L/h/kg, soit environ les deux tiers de la clairance systémique moyenne (0,56 L/h/kg) observée chez les patients dont les reins fonctionnent normalement.
Insuffisance hépatique
Au cours d’une étude réalisée chez des patients atteints d’une maladie du foie grave accompagnée d’une cirrhose confirmée par biopsie, la demi-vie terminale s’est établie à 20,4 heures (plage de 10,8 à 48,0 heures), comparativement à une valeur s’inscrivant entre 7,4 et 11,0 heures chez les sujets en santé.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Sandoz Cyclosporine devrait être conservé à température ambiante (entre 15 et 30 °C) et rester dans leur emballage d’origine jusqu’au moment de leur emploi.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom correct : Cyclosporine (USAN)
Cyclosporine (INN)
(cyclosporine A)
Nom chimique : (R-[R*, R*-(E)]]-cyclic(L-alanyl-D-alanyl-N-méthyl-L-leucyl-N-méthyl-L-leucyl-N-méthyl-L-valyl-3-hydroxy-N,4-diméthyl-L-2-amino-6-octénoyl-L-α-aminobutyryl-N-méthylglycyl-N-méthyl-L-leucyl-L-valyl-N-méthyl-L-leucyl).
Formule moléculaire et masse moléculaire : C62H111NllOI2 et 1202,64 g/mol
Formule structurelle : 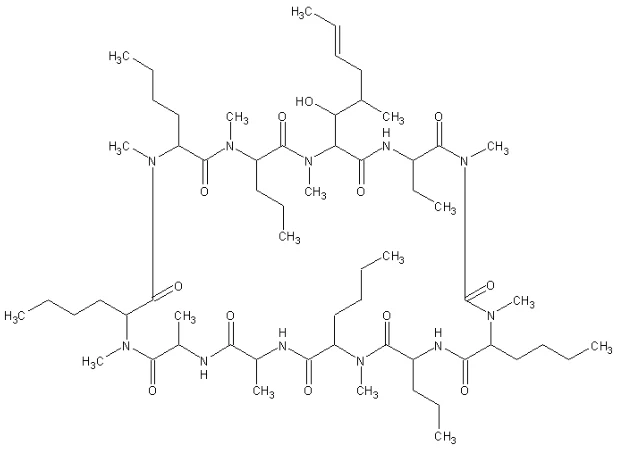
Propriétés physicochimiques :
Description : La cyclosporine est un métabolite isolé à partir de bouillons de culture de
Tolypocladium inflatum. C’est une poudre finement cristalline blanche ou blanc cassé avec une faible odeur caractéristique.
Profil de solubilité :
Eau 0,04 mg/g Éther diisopropylique > 20 mg/g Acétone > 50 mg/g Acétate d’éthyle > 100 mg/g Chloroforme > 100 mg/g Cyclohexane 17 mg/g Acétonitrile > 100 mg/g n-Hexane 5,5 mg/g Benzène > 100 mg/g Alcool isopropylique 100 mg/g Méthanol > 100 mg/g Éthanol > 100 mg/g
Point de fusion : 148-151 °C
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Patients greffés
Transplantation d’organe solide
L’efficacité de la cyclosporine a été démontrée au cours de 13 études mondiales visant à évaluer le taux de réussite des transplantations lorsque la cyclosporine était utilisée par comparaison à d’autres immunosuppresseurs. Les essais cliniques ont été menés dans diverses régions (Europe, Australie et Amérique du Nord). Certains de ces essais comportaient une évaluation de la transplantation allogène de différents organes solides, notamment le rein, le foie, le coeur, le coeur-poumon, le poumon ou le pancréas. Durant les essais cliniques, la dose de cyclosporine utilisée chez les patients greffés se situait entre 10 et 25 mg/kg par jour pour le traitement initial, et entre 6 et 8 mg/kg par jour pour le traitement d’entretien (voir 4 POSOLOGIE ET ADMINISTRATION). Les essais cliniques sont présentés dans les tableaux 9 à 13 ci-dessous.
Transplantation de rein et de pancréas
Le tableau 9 comprend les études cliniques qui portaient essentiellement sur des patients greffés du rein, tandis que le tableau 2 présente les études cliniques réalisées uniquement chez des patients ayant subi une greffe de rein. Des patients greffés du pancréas figurent également au tableau 9. Les études décrites dans ces deux tableaux confirment que la cyclosporine, utilisée en association avec des corticostéroïdes, constitue un traitement efficace dans la transplantation rénale. La survie à 1 an du greffon était significativement améliorée chez les patients traités par la cyclosporine comparativement au traitement témoin.
Tableau 9 Transplantation d’organe solide – études cliniques européennes et étude clinique australienne
| No d’étude/Pays | Caractéristiques de l’étude | Organe (N) | Survie à 1 an du | Survie à 1 an du | ||||
| greffon | patient | |||||||
| CsA/témoin (%) | CsA/témoin | |||||||
Étude 1 Cambridge, R.-U. | Unicentrique CsA vs Groupe témoin historique AZA+CS | Rein (63) Foie (7) Pancréas (10) Incluant Rein/pancréas (7) Rein/foie (1) Pancréas/foie (1) | 70/ 55 % | 77/NR | ||||
| Étude 2 Australie | Unicentrique, avec répartition aléatoire CsA vs | Rein (29 au total; 14 sous cyclosporine) | 78/73 | 78/92 | ||||
| No d’étude/Pays | Caractéristiques de l’étude | Organe (N) | Survie à 1 an du | Survie à 1 an du | ||||
| greffon | patient | |||||||
| CsA/témoin (%) | CsA/témoin | |||||||
| AZA+CS+ALG | ||||||||
Étude 3 Essai multicentrique européen | Multicentrique, avec répartition aléatoire CsA vs AZA+Pred | Rein (232 au total; 117 sous cyclosporine) | 73-53 | 98/94 | ||||
| Étude 4 Suède | Unicentrique CsA (4 patients) CsA + Pred (16) vs Groupe témoin historique | Rein (20) | 55-49 | 68/72 | ||||
| Étude 5 Finlande | Multicentrique CsA vs AZA+MP vs CsA IV+ MP | Rein (9) (32) (32) | 67 (CsA)- 77 (CsA+MP)/73 | 90 (dans les 2 groupes) /87 | ||||
UK: Royaume-Uni ; CsA : cyclosporine ; AZA : azathioprine ; CS: corticostéroïdes ; ALG : anti globuline lymphocytaire ; Pred : prednisone ; MP: méthylprednisolone ; IV: intraveineux ; N: nombre de patients. NR: données non récupérables
Tableau 10 Transplantation d’organe solide – études cliniques nord-américaines
| No d’étude/Pays | Caractéristiques de l’étude | Organe (N) | Survie à 1 an du | Survie à 1 an du | ||||
| greffon | patient | |||||||
| CsA/témoin (%) | CsA/témoin (%) |
| No d’étude/Pays | Caractéristiques de l’étude | Organe (N) | Survie à 1 an du | Survie à 1 an du | ||||
| greffon | patient | |||||||
| CsA/témoin (%) | CsA/témoin (%) | |||||||
| Étude 2 États-Unis | Groupe I : CsAa+ DCT Groupe II : CsAb Groupe III : CsAc Tous les patients ont reçu des CS | Rein Groupe I : 12 Groupe II : 20 Groupe III : 34 | 76/53 | 86/83 | ||||
| Étude 5 États-Unis | CsA + Pred faible dose vs AZA+ ATG | Rein (98 au total; 47 sous CsA) | 86/82 | 94/100 | ||||
| Étude 7 États-Unis | CsA + CS+ diurétiques vs AZA+ CS+ diurétiques | Rein (27 au total; 14 sous CsA) | 71/66* | 100/93 | ||||
| Étude 15 États-Unis | Ouverte, avec répartition aléatoire CsA + Pred vs AZA + Pred | Rein (41 au total; 21 sous CsA) | 90/53 | 100/100 | ||||
| Étude canadienne multicentrique | Répartition aléatoire, CsA vs AZA + CS | Rein (209; 103 sous CsA) | 80/64 | 87/86* | ||||
*Statistiquement significatif
DCT : drainage du canal thoracique; CsA : cyclosporine; CS : corticostéroïdes; Pred : prednisone; ATG : globulines antilymphocytaires; AZA : azathioprine; a. CsA administré en une seule dose le jour de la transplantation et par la suite. b. CsA administré de 2 à 30 jours avant la transplantation, sans DCT. c. CsA administré en une seule dose le jour de la transplantation et par la suite, sans DCT.
Transplantation de foie
Les études cliniques menées dans la transplantation de foie (voir le tableau 3) ont démontré que le taux de survie à 1 an des patients était plus élevé dans le groupe cyclosporine que dans le groupe témoin historique, dans lequel les sujets avaient reçu les anciens schémas immunosuppresseurs.
Parmi les 13 décès survenus, la plupart étaient attribuables à des complications chirurgicales, à des infections aiguës (se manifestant habituellement durant la période qui suit immédiatement la transplantation et pouvant possiblement être causées par la procédure de prélèvement et de préservation de l’organe) ou à une récurrence de la maladie initiale.
Les épisodes de rejet aigu étaient généralement maîtrisés par l’administration d’une dose accrue de corticostéroïdes, tandis que plusieurs épisodes de néphrotoxicité ont été notés et se sont résolus à la suite d’une diminution de la dose de cyclosporine. Les études cliniques ont démontré que le traitement associant la cyclosporine et les corticostéroïdes offrait des avantages considérables par rapport au traitement standard faisant appel à l’azithromycine et aux corticostéroïdes.
Tableau 12 Études sur la transplantation d’organe solide – foie
| No d’étude | Plan d’étude | Organe (N) | Survie du patient/ | ||||
| Pays | du greffon | ||||||
Étude 4 États-Unis | Un seul groupe de traitement CsA + CS vs Groupe témoin historique Avec DCT | Foie (14) | 71 % (CsA) 32 % (groupe témoin historique) | ||||
Étude 14 États-Unis | Un seul groupe de traitement CsA + CS vs Groupe témoin historique | Foie 26 (17 adultes, 9 enfants) | 64 % vs 32 % (groupe témoin historique) | ||||
CsA : cyclosporine; CS : corticostéroïdes; DCT : drainage du canal thoracique.
Transplantation de coeur et de coeur-poumon
Les études cliniques menées dans la transplantation de coeur ont démontré que le taux de survie à 1 an et à 18 mois des patients était significativement plus élevé dans le groupe cyclosporine que dans le groupe témoin. Dix des 28 patients admis à l’étude sur la transplantation de coeur n’ont pas subi d’épisode de rejet après la transplantation.
Dans la transplantation coeur-poumon, le taux de survie à 1 an était de 67 % chez les patients traités par la cyclosporine.
Dans la transplantation de coeur et de coeur-poumon, les épisodes d’hépatotoxicité et de néphrotoxicité soupçonnés ont été maîtrisés par une diminution de la dose de cyclosporine. Des infections pulmonaires graves ont été observées, et la majorité d’entre elles ont été traitées avec succès.
Les résultats des essais cliniques réalisés chez des patients ayant subi une transplantation de coeur et de coeur-poumon sont résumés au tableau 13 ci-dessous.
Tableau 13 Études dans la transplantation d’organe solide – coeur et coeur-poumon
| No d’étude | Plan d’étude | Organe (N) | Survie du patient/ | ||||
| Pays | du greffon | ||||||
Étude 9 États-Unis | CsA + Pred + ATG vs Groupe témoin historique (AZA + CS + ATG) | Coeur (28) Coeur-poumon (6) | 76 % vs 62 % 67 % | ||||
| Étude 99 | Pilote | Coeur (12) | 67% | ||||
| No d’étude | Plan d’étude | Organe (N) | Survie du patient/ | ||||
| Pays | du greffon | ||||||
| États-Unis | CsA + Pred | ||||||
CsA : cyclosporine; Pred : prednisone; ATG : globulines antilymphocytaires; AZA : azathioprine.
Transplantation de moelle osseuse
L’efficacité de la formulation de la cyclosporine traditionnelle a été démontrée chez des patients ayant reçu une transplantation de moelle osseuse dans le cadre de huit études menées en Europe et aux États-Unis chez 227 patients au total. Sept études portaient sur la prévention de la réaction du greffon contre l’hôte (GVH), tandis qu’une étude était consacrée au traitement de la GVH aiguë. Cinq centres européens (EU 1-5) et un centre américain (US 6) ont réalisé des essais « ouverts » sans répartition aléatoire dans la prévention de la GVH. Un essai avec répartition aléatoire (US 3) a été mené dans la prévention de la GVH, et un autre essai avec répartition aléatoire (US 11) a porté sur le traitement de la GVH aiguë. Six sujets de l’étude US 6 ont reçu de la cyclosporine dans le but d’inverser une GVH aiguë avérée et grave (grade III-IV). Ces sujets n’avaient pas été traités auparavant par la cyclosporine, et la GVH était résistante aux autres traitements. Les résultats de ces études ont été comparés à ceux obtenus lors des essais sur l’utilisation du méthotrexate (MTX) en prévention de la GVH (témoins historiques dans les essais ouverts) et sur l’utilisation de la corticothérapie dans le traitement de la GVH. Ces études regroupaient 227 patients : 204 patients ayant subi une transplantation de moelle osseuse recevaient un traitement prophylactique de la GVH, et 23 patients étaient traités pour une GVH avérée. Il y avait au total 20 patients présentant une incompatibilité HLA dans ces études.
La dose de cyclosporine variait d’une étude à une autre. Dans la prévention de la GVH, la dose habituelle était de 12,5 mg/kg/jour. Toutefois, plusieurs centres européens ont opté pour une dose plus élevée (de 20 à 25 mg/kg/jour) les premiers jours, puis l’ont réduite graduellement à 12,5 mg/kg/jour. Dans la majorité des centres, la dose était constante et a été réduite graduellement après plusieurs mois, le traitement prenant fin habituellement après 4 à 6 mois. La dose de cyclosporine utilisée dans le traitement de la GVH était d’environ 15 mg/kg/jour. Celle-ci a été réduite graduellement au fil du temps, le traitement prenant fin au bout de 6 mois environ. La cyclosporine était administrée une ou deux fois par jour, dans la plupart des cas, mais un centre a opté pour une administration trois fois par jour. Dans la majorité des études, lorsque la préparation de cyclosporine pour administration intraveineuse était utilisée, la dose administrée était environ le tiers de la dose orale.
Les résultats obtenus à la suite de l’utilisation de la CsA dans la transplantation de moelle osseuse après une néoplasie hématopoïétique démontrent que la CsA semble efficace pour diminuer la gravité et peut-être aussi la fréquence de la GVH en comparaison du traitement standard utilisé au moment où se sont déroulées les études. La survie à 1 an pour l’ensemble des patients traités par la CsA ayant reçu un greffon compatible était près de 70 %. Chez les patients leucémiques greffés en première rémission, la survie à 1 an s’est établie à 76 % comparativement à 52 % chez les patients traités par le méthotrexate. En présence de greffons compatibles, le nombre de décès associés à la GVH était de 8 %, en comparaison de la proportion de 25 % signalée antérieurement chez les patients traités par le MTX.
Patients non greffés
Syndrome néphrotique
L’efficacité de la formulation de la cyclosporine traditionnelle a été démontrée dans le cadre de quatre essais comparatifs avec répartition aléatoire et de cinq études non comparatives. Les résultats cliniques de ces neuf études ont été analysés à partir des données regroupées de l’ensemble des études (comparatives et non comparatives).
Les adultes et les enfants ayant pris part aux études étaient principalement des patients qui présentaient une résistance ou une dépendance aux corticostéroïdes, ou des patients manifestant des signes de toxicité stéroïdienne qui avaient besoin d’un traitement de rechange.
Les études comparatives réunissaient 47 patients, dont 43 enfants (âgés de 16 ans ou moins). Ces patients présentaient une hyalinose segmentaire et focale (HSF), une néphropathie à lésions glomérulaires minimes (NLGM) et une glomérulonéphrite extramembraneuse (GE), ainsi qu’une dépendance ou une résistance aux corticostéroïdes. De plus, 24 patients adultes atteints de néphropathie à dépôts mésangiaux d’IgA (entité pathologique pouvant accompagner le syndrome néphrotique, le plus souvent chez les patients d’origine asiatique) ont été étudiés. Dans le cadre de ces études, on a comparé la cyclosporine à la cyclophosphamide (OL9511), au chlorambucil (OL9505), à un placebo (OL9509) ou à « l’absence de traitement » ou aux soins palliatifs (OL9510).
Les essais non comparatifs regroupaient 361 adultes et 178 enfants (de 1 à 17 ans) atteints d’un syndrome néphrotique avec HSF, NLGM et GE, et présentant une dépendance ou une résistance aux corticostéroïdes (391 patients étaient des sujets de l’étude rétrospective OL 03). De plus, 9 adultes et 27 enfants présentant un syndrome néphrotique avec récurrences fréquentes d’HSF et de NLGM ont été étudiés.
Dans sept des neuf études décrites dans ce document, des enfants âgés de 1 à 17 ans faisaient partie des sujets à l’étude. Une étude comparative (OL9505) et une étude non comparative (OL9504) portaient exclusivement sur des enfants. Au total, 398 enfants (dont 319 étaient traités par la cyclosporine) ont pris part à ces études.
Les résultats sur l’efficacité et l’innocuité provenant des études auxquelles ont participé des enfants étaient semblables à ceux obtenus auprès d’une population adulte. La majorité des patients ayant une dépendance aux corticostéroïdes ont obtenu une rémission complète. L’âge des patients influe sur l’élimination de la cyclosporine. La clairance s’effectue plus rapidement chez les enfants que chez les adultes compte tenu du poids corporel. Par conséquent, des doses plus élevées de cyclosporine par kilogramme de poids corporel doivent être administrées aux enfants pour atteindre des concentrations sanguines de cyclosporine semblables à celles observées chez les adultes (voir 4 POSOLOGIE ET ADMINISTRATION).
Dans la néphropathie à lésions glomérulaires minimes, de 54 à 76 % des patients ont obtenu une rémission complète, tandis que de 8 à 21 % ont bénéficié d’une rémission partielle. Dans l’hyalinose segmentaire et focale, la proportion de rémission complète s’est établie entre 0 et 29 %, et celle de rémission partielle, entre 0 et 37 %. Il est à noter que les études ayant affiché un taux de rémission de 0 % incluaient des patients atteints d’un syndrome néphrotique avec résistance ou dépendance aux corticostéroïdes. Dans la glomérulonéphrite extramembraneuse, 21 % des patients ont obtenu une rémission complète, et 28 %, une rémission partielle.
Polyarthrite rhumatoïde
L’efficacité de la cyclosporine dans le traitement de la polyarthrite rhumatoïde (PR) grave a été évaluée dans le cadre de cinq études cliniques auxquelles ont pris part au total 728 patients traités par la cyclosporine et 273 patients sous placebo.
Un résumé des résultats est présenté pour les taux de « répondeurs » par groupe de traitement, le répondeur ayant été défini comme un patient ayant obtenu à la fin de l’essai une amélioration de 20 % du nombre d’articulations sensibles et enflées ainsi qu’une amélioration de 20 % dans deux de quatre domaines (évaluation globale par l’investigateur, évaluation globale par le patient, incapacité et vitesse de sédimentation globulaire) dans les études 651 et 652, et dans trois de cinq domaines (évaluation globale par l’investigateur, évaluation globale par le patient, incapacité, douleur sur l’échelle visuelle analogique et vitesse de sédimentation globulaire) pour les études 2008, 654 et 302 (Figure 1).
L’étude 651 portait sur 264 patients atteints de polyarthrite rhumatoïde impliquant au moins 20 articulations, chez qui au moins un traitement par un médicament majeur contre la PR avait échoué, qui ont été répartis au hasard selon un rapport 3:3:2 dans l’un des trois groupes suivants : (1) cyclosporine dosée à 2,5 à 5 mg/kg/jour, (2) méthotrexate dosé à 7,5 à 15 mg/semaine, ou (3) placebo. La durée du traitement était de 24 semaines. La dose moyenne de cyclosporine utilisée à la dernière visite était de 3,1 mg/kg/jour (Figure 1).
Pour l’étude 652, on a recruté 250 patients atteints de PR évolutive impliquant plus de six articulations actives douloureuses ou sensibles, chez qui au moins un traitement par un médicament majeur contre la PR avait échoué. Les patients ont été répartis au hasard selon un rapport 3:3:2 dans l’un des trois groupes suivants : (1) cyclosporine dosée à 1,5 à 5 mg/kg/jour, (2) cyclosporine dosée à 2,5 à 5 mg/kg/jour, et (3) placebo. La durée du traitement était de 16 semaines. La dose moyenne de cyclosporine utilisée dans le groupe 2 à la dernière visite était de 2,92 mg/kg/jour (Figure 1).
L’étude 2008 réunissait 144 patients atteints de PR évolutive impliquant plus de six articulations actives, chez qui des traitements par l’aspirine et les sels d’or ou la pénicillamine avaient échoué. Les patients ont été répartis au hasard dans l’un des deux groupes de traitement suivants : (1) cyclosporine dosée à 2,5 à 5 mg/kg/jour avec ajustement de la posologie après le premier mois pour atteindre une concentration minimale cible, et (2) placebo. La durée du traitement était de 24 semaines. La dose moyenne de cyclosporine utilisée à la dernière visite était de 3,63 mg/kg/jour (Figure 1).
L’étude 654 a été menée auprès de 148 patients dont le nombre d’articulations actives continuait de s’établir à six ou plus malgré un traitement faisant appel à des doses maximales tolérées de méthotrexate d’une durée d’au moins 3 mois. Les patients ont continué de prendre le méthotrexate à la dose qu’ils utilisaient à ce moment, et ont fait l’objet d’une répartition aléatoire à l’issue de laquelle ils ont reçu, en plus du méthotrexate, l’un des médicaments suivants : (1) cyclosporine dosée à 2,5 mg/kg/jour et augmentée de 0,5 mg/kg/jour à la 2e et à la 4e semaine s’il n’y avait aucun signe de toxicité, puis encore augmentée de 0,5 mg/kg/jour les 8e et 16e semaines si le nombre d’articulations actives avait diminué de moins de 30 % et s’il n’y avait aucun signe de toxicité importante; la dose pouvait être réduite à n’importe quel moment en cas de toxicité; ou (2) placebo. La durée du traitement était de 24 semaines. La dose moyenne de cyclosporine utilisée à la dernière visite était de 2,8 mg/kg/jour (extrêmes de 1,3 et 4,1 mg/kg/jour) (Figure 1).
L’étude 302 portait sur 299 patients atteints de PR évolutive grave, parmi lesquels 99 % n’avaient pas répondu ou avaient manifesté une intolérance à au moins un traitement par un médicament majeur contre la PR. Les patients ont été répartis au hasard dans l’un des deux groupes de traitement suivants : (1) la formulation de la cyclosporine modifiée et (2) cyclosporine, tous deux administrés au départ à 2,5 mg/kg/jour; par la suite, la dose était augmentée après 4 semaines en cas d’inefficacité par paliers de 0,5 mg/kg/jour jusqu’à concurrence de 5 mg/kg/jour, et pouvait être diminuée à n’importe quel moment en cas de toxicité. La durée du traitement était de 24 semaines. La dose moyenne de cyclosporine utilisée à la dernière visite était de 2,91 mg/kg/jour (extrêmes de 0,72 et 5,17 mg/kg/jour) pour la formulation de la cyclosporine modifiée, et de 3,27 mg/kg/jour (extrêmes de 0,73 et 5,68 mg/kg/jour) pour la cyclosporine (Figure 1).
Figure 1 Efficacité de la cyclosporine dans le traitement de la polyarthrite
rhumatoïde grave dans cinq études cliniques (651, 652, 2008, 654 et 302)
*CsA : cyclosporine, Mtx : méthotrexate, pla : placebo.
Psoriasis
L’efficacité de la cyclosporine a été démontrée chez 1270 patients atteints de psoriasis grave ayant pris part à l’une de 13 études cliniques. Trois principaux essais comparatifs avec placebo ont été menés à double insu auprès de 296 patients au total, dont 199 ont été traités par la cyclosporine et 97 ont reçu le placebo, au cours d’une période de traitement allant de 12 à 16 semaines (études US299, US501 et US502); des études comparatives avec placebo de plus petite envergure, menées auprès de 105 patients au total, dont 53 ont été traités par la cyclosporine et 52 ont reçu le placebo (études OL8002, OL8003, OL8006 et CyA40) ont appuyé l’utilisation de courte durée. Deux plus vastes études (études OL8013 et OL8014) réunissant au total 405 patients, dont 192 ont été traités par la cyclosporine et 38, par l’étrétinate, ont fourni de l’information sur l’efficacité, l’innocuité et la tolérabilité de longue durée de différentes doses de cyclosporine. Les deux préparations de cyclosporine ont fait l’objet d’une comparaison directe dans le cadre d’une étude multicentrique à double insu avec répartition aléatoire réunissant 309 patients (étude OLP302), laquelle a été appuyée par une étude pharmacocinétique portant sur 39 patients (étude N101) et par une étude expérimentale (étude OL8095) dans laquelle la préparation en microémulsion a été administrée de façon intermittente à 41 patients.
Les patients traités dans le cadre du programme d’essais cliniques étaient des adultes atteints de psoriasis grave chez qui le traitement classique était inefficace ou inapproprié. Différents paramètres principaux d’évaluation de l’efficacité ont été utilisés dans les études cliniques, c.-à-d. les scores d’évaluation générale et globale attribués par les investigateurs, le temps écoulé avant une rechute, l’évaluation de la surface corporelle, l’évaluation de la surface touchée par le psoriasis et l’indice de gravité (score PASI).
Les résultats d’une analyse des données regroupées provenant des trois principaux essais comparatifs avec placebo menés à double insu (étude US299, US501 et US502) ont révélé une réduction d’au moins 75 % du score PASI dans une proportion allant de 76 % chez les patients traités à l’aide d’une dose initiale de 3 mg/kg/jour à 100 % chez ceux ayant reçu une dose initiale de 7,5 mg/kg/jour, et chez 83 % des patients traités à 5 mg/kg/jour. La proportion la plus élevée de patients ayant atteint ce résultat dans le groupe placebo était de 4 %. Les résultats d’une analyse des données regroupées issues d’autres essais cliniques (études 8002, 8003, 8006, CyA-40, 8013 et 8014) ont fait état d’une réduction d’au moins 75 % du score PASI dans une proportion allant de 55 % chez les patients traités à l’aide d’une dose initiale de 2,5 mg/kg/jour à 87 % chez ceux ayant reçu une dose initiale de 5 mg/kg/jour. Une réduction d’au moins 75 % du score PASI a été observée chez 72 % des 152 patients traités par la formulation de la cyclosporine modifiée et chez 62 % des 156 patients traités par la formulation de la cyclosporine traditionnelle (étude OLP302); la dose initiale était de 2,5 mg/kg/jour dans les deux groupes de traitement.
14.2 Études de biodisponibilité comparatives
Une étude de biodisponibilité croisée, comparative et randomisée a été réalisée en comparant les capsules de cyclosporine en gélatine molle de 100 mg fabriquées par Sandoz Canada Inc. aux capsules en gélatine molle de 100 mg Neoral (formulation de cyclosporine modifiée) fabriqués par Novartis Canada. Une seule dose de 200 mg (2 x 100 mg) a été administrée à des hommes sains, à jeun. Les paramètres pharmacocinétiques comparatifs moyens provenant de l’étude sont présentés ci-dessous. Les deux produits ont démontré une bioéquivalence.
Cyclosporine (2 x 100 mg) À partir des données mesurées (à jeun) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Test* | Référence † | Rapport des moyennes géométriques (%) | 95 % Intervalle de confiance |
SSCT (ng.h/mL) | 3161,07 3206,8 (17,8) | 3389,61 3439,4 (17,1) | 94,6 | 88,5 - 101,0 |
Cyclosporine (2 x 100 mg) À partir des données mesurées (à jeun) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Test* | Référence † | Rapport des moyennes géométriques (%) | 95 % Intervalle de confiance |
SSCI (ng.h/mL) | 3275,45 3321,6 (17,5) | 3507,11 3556,6 (16,9) | 94,9 | 88,9 - 101,4 |
Cmax (ng/mL) | 871,205 883,89 (17,0) | 1001,94 1022,87 (21,0) | 87,4 | 81,4 - 93,8 |
| Tmax § (h) | 1,250 (22,2) | 1,307 (23,2) | ||
| T½ ε (h) | 5,837 (33,5) | 5,530 (20,4) | ||
* Sandoz Cyclosporine (fabriqué pour Sandoz Canada Inc.).
† Le produit de référence canadien, Neoral (fabriqué par Novartis Pharmaceuticals Canada Inc. et acheté au
Canada).
§ Seule la moyenne arithmétique (CV%) est présentée.
ε Seule la moyenne arithmétique (CV%) est présentée.
Une deuxième étude de biodisponibilité croisée comparative et randomisée a été effectuée en comparant les capsules de gélatine molle de Sandoz Cyclosporine 100 mg fabriquées par Sandoz Canada Inc. aux capsules de gélatine molle (formulation de cyclosporine modifiée) Neoral 100 mg fabriquées par Novartis Canada. Une seule dose de 200 mg (2 x 100 mg) a été administrée à des mâles adultes sains, après un repas. Les paramètres pharmacocinétiques moyens résultant de l’étude sont présentés ci-dessous. Les deux produits ont démontré une bioéquivalence.
Cyclosporine (2 x 100 mg) À partir de données mesurées (état non à jeun) Moyenne géométrique Arithmétique (% CV) | ||||
| Paramètre | Test* | Référence † | Rapport des moyennes géométriques (%) | 95 % Intervalle de confiance |
SSCT (ng.h/mL) | 3400,25 3498,0 (23,7) | 3258,64 3375,6 (26,6) | 104,3 | 97,8 - 111,4 |
SSCI (ng.h/mL) | 3527,97 3627,8 (23,5) | 3395,63 3516,7 (26,4) | 103,9 | 97,4 - 110,8 |
Cmax (ng/mL) | 871,000 891,15 (20,6) | 849,200 883,72 (28,8) | 102,6 | 91,9 - 114,5 |
| Tmax § (h) | 1,713 (41,6) | 1,563 (40,4) | ||
| T½ ε (h) | 6,649 (29,5) | 6,634 (32,1) | ||
* Sandoz Cyclosporine (fabriqué pour Sandoz Canada Inc.).
† Le produit de référence canadien, Neoral (fabriqué par Novartis Pharmaceuticals Canada Inc. et acheté au
Canada).
§ Seule la moyenne arithmétique (CV%) est présentée.
ε Seule la moyenne arithmétique (CV%) est présentée.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicité aiguë
La toxicité aiguë de la cyclosporine a été étudiée chez la souris, le rat, le lapin, le chien et le singe après administration par voie orale ou intraveineuse. Les animaux ont été observés jusqu’à leur mort ou pendant une période de 14 jours suivant l’administration.
Tableau 14 Toxicité aiguë
| ESPÈCE | Dose mg/kg | Voie | Nombre | DL50 mg/kg/jour | Observations | ||||||
| d’administration | de jours | (95 % C.L.) | |||||||||
| Souris | - | IV IV PO | 14 14 14 | 107 148 2329 (1848-3020) | Dyspnée, tachypnée, crampes abdominales, stupeur, horripilation. La mort est survenue en trois heures (IV) ou neuf jours (PO) | ||||||
| Rat | - | IV | 14 | 25,8 104 1480 (1105-1997) | Les animaux survivants ont récupéré complètement | ||||||
| Lapin | IV IV PO | 14 14 14 | ≥ 10 46 ≥ 1000 | ||||||||
| Chien | 1,5 | IV | 1 | - | Aucun effet secondaire | ||||||
| Singe | 10-13 | IV | 10 | - | Aucun effet secondaire | ||||||
La capacité hémolytique a été étudiée in vitro à l’aide d’érythrocytes humains, puis in vivo jusqu’à concurrence de 1,5 mg/kg en perfusion intraveineuse chez le chien. Aucune hémolyse significative n’a été observée.
Tableau 15 Toxicité subaiguë chez le rat :
Rats : Cyclosporine administrée dans les rations alimentaires pendant 13 semaines.
| Posologie | Observations | ||
| (mg/kg/jour) | |||
| 14 | Aucune manifestation clinique défavorable. Légère diminution des lymphocytes circulatants après trois semaines. Présence occasionnelle d’érythrocytes occasionnels dans le sédiment urinaire. Déchaussement, divergence ou hypercroissance des incisives chez plusieurs rats. Légère atrophie lymphoïde et légères modifications d’adaptation des reins et du foie chez les mâles. | ||
| 45-90 | Décès de six rats sur 20 à des doses moyennes et de 18 rats sur 20 à des doses élevées par suite de toxicité hépatique et rénale. L’azote uréique | ||
| Posologie | Observations | ||
| (mg/kg/jour) | |||
| du sang et la transaminase glutamique pyruvique sérique des survivants sont redevenus normaux six semaines après l’interruption du médicament. Déchaussement des incisives et pilosité réduite. | |||
Seuil d’innocuité = 14 mg/kg/jour
Tableau 16 Toxicité subaiguë chez le singe :
Administration quotidienne par voie orale (capsules de gélatine) pendant 13 semaines :
| Posologie (mg/kg/jour) | Observations |
| 20 | Aucun effet indésirable |
| 60 | Diminution passagère de la numération leucocytaire – retour à la normale à la 13e semaine. |
| 200-3001 | Accroissement pondéral légèrement retardé. Moelle osseuse normale. Atrophie des tissus lymphatiques. Légère irritation du tractus gastro-intestinal. Modifications rénale et hépatique. Réactions mitogéniques réduites. |
1300 mg/kg/jour au cours des quatre dernières semaines.
Seuil d’innocuité : 60 mg/kg/jour.
Tableau 17 Toxicité chronique chez la souris :
Cyclosporine administré dans la ration alimentaire pendant 78 semaines :
| Posologie | Effets toxiques | Pouvoir cancérigène | ||
| (mg/kg/jour) | ||||
| 1,0 | Aucune | Aucune | ||
| 4,0 | Anémie légère à distincte chez deux souris, aucune avec réticulocytose. | Aucune | ||
| 16,0 | Taux de mortalité accru surtout chez les mâles. Anémie distincte (4/20). Leucocytose lymphocytaire avec lymphocytes atypiques (1/20). Réduction des thrombocytes (3/20). | Aucune augmentation de lésions néoplasiques ou non néoplasiques | ||
Tableau 18 Toxicité chronique chez le rat
Cyclosporine administrée dans la ration alimentaire pendant 2 ans
| Posologie | Effets toxiques | Cancérogénicité | ||
| (mg/kg/jour) | ||||
| 0,52 | Divergences des incisives (2/50) | |||
| 2,1 | Léger retard de l’accroissement pondéral et mortalité accrue chez les femelles. Légère anémie, leucopénie (passagère) et légère toxicité rénale chez les mâles. | |||
| 8,0 | Net retard de l’accroissement pondéral. Apport alimentaire réduit et mortalité accrue. Divergence des incisives (7/100). Anémie légère à | Aucune différence par rapport aux animaux témoins | ||
| Posologie | Effets toxiques | Cancérogénicité | ||
| (mg/kg/jour) | ||||
| modérée. Légère toxicité hépatique et rénale chez les mâles. Numération leucocytaire réduite de façon passagère. | ||||
Seuil d’innocuité : 0,52 – 2,1 mg/kg/jour
Tableau 19 Toxicité chronique chez le chien beagle
Administration par voie orale dans de l’huile d’olive pendant 52 semaines
| Posologie | Effets toxiques | Cancérogénicité | ||
| (mg/kg/j) | ||||
| 5 | Vomissements (1/8); légère réduction du taux de sédimentation et de la concentration sérique d’albumine | - | ||
| 15 | Comme ci-dessus; en outre, parodontite et gingivite (1 chien). Infiltration de cellules mononucléaires dans les régions portales hépatiques (1 chien)*. Réduction des éosinophiles, légère leucopénie (1 chien). Légère altération de la chimie du sang (2/8). | Fibrome sur le haut de la cuisse gauche (1 chien)* | ||
| 45 | Comme ci-dessus; en outre, sédation transitoire, légère alopécie*, légère conjonctivite*, numération leucocytaire réduite et anémie (2/8). Atrophie générale et diaphragme (2/8)* des organes lymphoïdes. Légère dégénérescence de l’épithélium des tubules rénaux (3/8). Papillomatose réversible chez certains chiens. | Comme ci-dessus. Nodules kystiques sur le péricarde et le diaphragme (2/8)* | ||
*Se produit spontanément chez cette espèce (Beagle) et n’est pas nécessairement associé à la cyclosporine.
Seuil d’innocuité = 15 mg/kg/jour.
Tératologie et reproduction
Trois études sur le développement embryofoetal (dont deux avec administration par voie orale et une avec administration par voie intraveineuse) ont été menées chez le rat.
Dans l’une de ces études, la cyclosporine a été administrée par voie orale à des rates gravides à des doses de 10, 17, 30, 100 et 300 mg/kg/jour du 6e au 15e jour postcoïtal. Une toxicité maternelle se manifestant par la mort, des signes cliniques de toxicité et une altération du gain de poids corporel a été observée à partir de 30 mg/kg/jour. La cyclosporine a eu des effets toxiques pour l’embryon et le fœtus aux doses s’étant révélées toxiques pour la mère, comme en font foi la hausse de la mortalité embryonnaire, la baisse du poids fœtal et la fréquence accrue de retard de la formation du squelette. On n’a pas observé d’effets toxiques pour l’embryon ou le fœtus avec l’administration de doses pouvant atteindre 17 mg/kg/jour (soit une dose inférieure à la dose maximale recommandée chez l’humain [DMRH] en fonction de la surface corporelle).
Dans l’autre étude ayant fait appel à la voie orale, la cyclosporine a été administrée à des rates gravides à des doses de 4, 10 et 25 mg/kg/jour du 7e au 17e jour postcoïtal. À la dose de 25 mg/kg/jour, on a observé une augmentation des pertes après l'implantation, de la mortalité fœtale et des retards de la formation du squelette, ainsi que des cas de communication interventriculaire. La dose sans effet observé (DSEO) chez les mères et les foetus a été, respectivement, de 10 mg/kg/jour et de 4 mg/kg/jour (soit des doses inférieures à la DMRH en fonction de la surface corporelle).
Dans l’étude sur le développement embryofoetal comportant l’administration de cyclosporine par voie intraveineuse, des rates ont été traitées à des doses de 3, 6 et 12 mg/kg/jour du 7e au 17e jour postcoïtal. Une incidence accrue de perte post-implantatoire a été observée à la dose de 12 mg/kg/jour; une communication interventriculaire a été observée à partir de 6 mg/kg/jour chez les fœtus. La DSEO chez les mères et les fœtus a été, respectivement, de 6 mg/kg/jour et de 3 mg/kg/jour (soit des doses inférieures à la DMRH en fonction de la surface corporelle) après l’administration par voie intraveineuse.
Chez le lapin, la cyclosporine a été administrée oralement à des doses de 10, 30, 100 ou 300 mg/kg/jour du 6e au 18e jour postcoïtal. À partir de 100 mg/kg/jour, on a noté une diminution du gain de poids corporel chez les mères, tandis que, à 300 mg/kg/jour, des avortements spontanés ont été observés. Une toxicité maternelle et embryofoetale se manifestant par une incidence accrue de mortalité prénatale et postnatale, une baisse du poids fœtal et un retard de la formation du squelette a été observée à partir de 100 mg/kg/jour. La dose sans effet observé (DSEO) chez les mères et les fœtus a été de 30 mg/kg/jour (soit une dose inférieure à la DMRH en fonction de la surface corporelle).
Dans le cadre d’une étude sur le développement périnatal et postnatal chez le rat, la cyclosporine a été administrée oralement chez des rates gravides à des doses de 5, 15 ou 45 mg/kg/jour du 15e jour postcoïtal jusqu’à la fin de la lactation. À la dose de 45 mg/kg/jour (soit une dose inférieure à la DMRH en fonction de la surface corporelle), on a observé une incidence accrue de mortalité prénatale et postnatale chez les petits ainsi qu’un gain de poids corporel réduit chez les ratons ayant survécu. La cyclosporine administrée à raison de 15 mg/kg/jour ou moins (soit une dose inférieure à la DMRH en fonction de la surface corporelle) n’a pas eu d’effet sur la grossesse ni sur le développement prénatal et postnatal des ratons.
Au cours d’une étude sur la fertilité chez le rat, on a observé une incidence accrue de mortalité périnatale et de développement postnatal altéré chez les animaux F1 à la dose de 15 mg/kg/jour (soit une dose inférieure à la DMRH en fonction de la surface corporelle). Aucun effet indésirable sur la fécondité et la reproduction n’a été observé à une dose allant jusqu’à 5 mg/kg/jour (soit une dose inférieure à la DMRH en fonction de la surface corporelle) chez les rats mâles et femelles.
Dans le cadre de 2 études dont les résultats ont été publiés, des lapins exposés à la cyclosporine in utero (10 mg/kg/jour par voie sous-cutanée) ont présenté un nombre réduit de néphrons, une hypertrophie rénale, une hypertension généralisée et une insuffisance rénale évolutive jusqu’à l’âge de 35 semaines.
Ces résultats n’ont été démontrés chez aucune autre espèce, et on ignore leur pertinence chez l’humain.
Études de mutagénicité
La cyclosporine ne s’est pas révélée mutagène au cours des épreuves suivantes : épreuve d’Ames (Salmonella typhimurium), épreuve du micronucleus chez la souris, analyse des chromosomes (hamsters chinois adultes) et épreuve létale dominante (souris mâles).
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1.
Novartis Pharmaceuticals Canada Inc. Product Monograph PrNEORAL® (cyclosporine en capsules), (cyclosporine en solution orale) pour micro-émulsion et PrSANDIMMUNE® I.V.
(cyclosporine pour injection). Numéro de contrôle : 268008; date de revision: 23 février 2023.