


Monographie de produit - Advagraf
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
7 MISES EN GARDE ET PRÉCAUTIONS, Cancérogenèse et génotoxicité 2025-12 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Grossesse 2025-12
TABLEAU DES MATIÈRES
Certaines sections (tel qu’indiqué dans la section 2.1 de la ligne directrice des monographies de produit) ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ................... 2
TABLEAU DES MATIÈRES ........................................................................................................ 2
PARTIE 1 : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ......................... 5
1 INDICATIONS .................................................................................................................. 5
1.1 Pédiatrie ...................................................................................................................... 5
1.2 Gériatrie ...................................................................................................................... 5
2 CONTRE-INDICATIONS .................................................................................................... 5
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ............................. 6
4 POSOLOGIE ET ADMINISTRATION ................................................................................... 6
4.1 Considérations posologiques ...................................................................................... 6
4.2 Posologie recommandée et ajustement posologique ................................................ 7
4.3 Reconstitution ............................................................................................................. 9
4.4 Administration ............................................................................................................ 9
4.5 Dose oubliée ............................................................................................................... 9
5 SURDOSE ...................................................................................................................... 10
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT .......... 10
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................... 11
Généralités ............................................................................................................................ 11
Appareil cardiovasculaire ...................................................................................................... 12
Appareil digestif ..................................................................................................................... 13
Cancérogenèse et génotoxicité ............................................................................................. 13
Conduite et utilisation de machines ...................................................................................... 14
Fonction rénale ...................................................................................................................... 14
Fonctions hépatique, biliaire et pancréatique ...................................................................... 15
Santé reproductive ................................................................................................................ 16
Surveillance et examens de laboratoire ................................................................................ 16
Surveillance des concentrations sanguines ........................................................................... 16
Système immunitaire ............................................................................................................ 18
Système nerveux ................................................................................................................... 19
Système sanguin et lymphatique .......................................................................................... 19
7.1 Populations particulières .......................................................................................... 19
7.1.1 Grossesse .......................................................................................................... 19
7.1.2 Allaitement ........................................................................................................ 20
7.1.3 Enfants et adolescents ...................................................................................... 20
7.1.4 Personnes âgées ............................................................................................... 20
8 EFFETS INDÉSIRABLES ................................................................................................... 21
8.1 Aperçu des effets indésirables .................................................................................. 21
8.2 Effets indésirables observés au cours des études cliniques ..................................... 21
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ............. 25
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ...................................................... 27
8.5 Effets indésirables observés après la commercialisation ......................................... 27
9 INTERACTIONS MÉDICAMENTEUSES ............................................................................ 29
9.2 Aperçu des interactions médicamenteuses .............................................................. 29
9.3 Interactions médicament-comportement ................................................................ 30
9.4 Interactions médicament-médicament .................................................................... 30
9.5 Interactions médicament-aliment ............................................................................ 41
9.6 Interactions médicament-plante médicinale............................................................ 41
9.7 Interactions médicament-examens de laboratoire .................................................. 41
10 PHARMACOLOGIE CLINIQUE ......................................................................................... 41
10.1 Mode d'action ........................................................................................................... 41
10.2 Pharmacodynamie .................................................................................................... 42
10.3 Pharmacocinétique ................................................................................................... 42
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ............................................................. 51
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ....................................................... 51
PARTIE 2 : RENSEIGNEMENTS SCIENTIFIQUES ....................................................................... 52
13 RENSEIGNEMENTS PHARMACEUTIQUES ....................................................................... 52
14 ÉTUDES CLINIQUES ....................................................................................................... 53
14.1 Études cliniques par indication ................................................................................. 53
14.2 Études de biodisponibilité comparatives .................................................................. 59
15 MICROBIOLOGIE ........................................................................................................... 65
16 TOXICOLOGIE NON CLINIQUE ........................................................................................ 65
RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S .................................................................... 72
PARTIE 1 : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
Receveurs d’une première greffe
Advagraf® (tacrolimus encapsulé à libération prolongée) est indiqué pour la prophylaxie du rejet d’organe chez les receveurs adultes d’allogreffe des reins et du foie.
Advagraf doit s’utiliser en concomitance avec des corticostéroïdes surrénaux et du mycophénolate mofétil (MMF) chez des receveurs d’une première greffe de rein et de foie. Un traitement d’induction par anticorps devrait également être utilisé chez les receveurs de greffe rénale.
Passage à Advagraf
Les receveurs de greffe rénale dont l’état est stabilisé peuvent passer de Prograf® (deux fois par jour) à Advagraf (une fois par jour), en association avec des corticostéroïdes surrénaux et du MMF, compte tenu de concentrations minimales équivalentes de tacrolimus dans le sang entier. Les receveurs de greffe hépatique dont l’état est stabilisé peuvent passer de Prograf (formulation à libération immédiate) à Advagraf (formulation à libération prolongée), en association avec des corticostéroïdes surrénaux, compte tenu de concentrations minimales équivalentes de tacrolimus dans le sang entier (voir 4 Posologie et Administration).
Toute modification du traitement immunosuppresseur doit être instaurée par des médecins familiarisés avec les traitements immunosuppresseurs et la prise en charge des patients greffés.
1.1 Pédiatrie
Une dose sûre et efficace d’Advagraf (formulation à libération prolongée) chez les receveurs pédiatriques de transplantation rénale et hépatique n’a pas été déterminée.
1.2 Gériatrie
Les données tirées de l’expérience avec Advagraf auprès des personnes de plus de 65 ans sont limitées.
2 CONTRE-INDICATIONS
Advagraf (tacrolimus encapsulé à libération prolongée) est contre-indiqué chez les patients qui présentent une hypersensibilité au tacrolimus ou à l’un des ingrédients de la préparation ou des constituants des capsules. Pour obtenir une liste complète, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
- L’immunosuppression peut entraîner une diminution de la résistance aux infections ainsi que la formation éventuelle de lymphomes et d’un cancer de la peau (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Cancérogenèse et génotoxicité, et Système immunitaire).
- Advagraf (tacrolimus encapsulé à libération prolongée) ne doit être administré que sous la surveillance d’un médecin expérimenté dans le traitement immunosuppresseur et la prise en charge des receveurs de greffe. Les patients qui reçoivent le médicament doivent être traités dans un centre doté de l’équipement médical de soutien, de l’équipement de laboratoire et d’un personnel adéquats. Le médecin responsable du traitement d’entretien doit avoir en main toute l’information nécessaire au suivi du patient et doit être consulté si un patient passe à une formulation de rechange afin que la surveillance thérapeutique puisse être instaurée.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Advagraf est une préparation de tacrolimus à prise par voie orale une fois par jour. Le traitement avec Advagraf exige une surveillance attentive de la part d’un personnel qualifié œuvrant dans des installations dotées des équipements médicaux nécessaires. Le médicament doit être prescrit uniquement par des médecins familiarisés avec les traitements immunosuppresseurs et la prise en charge des greffés, et seuls des médecins de ce calibre sont habilités à modifier le schéma immunosuppresseur de ce produit.
Des erreurs de médication, notamment la substitution accidentelle, involontaire ou non supervisée, ont été signalées en rapport avec les préparations de tacrolimus Prograf (à libération immédiate) ou Advagraf (à libération prolongée). Ces erreurs ont donné lieu à des évènements indésirables graves, y compris le rejet de greffon ou d’autres effets secondaires susceptibles de résulter d’une sur- ou sous-exposition au tacrolimus. En traitement d’entretien, les patients doivent recevoir une même et unique formulation de tacrolimus, et ce, à raison du schéma posologique quotidien homologué qui correspond à la formulation reçue; les changements de formulation comme les modifications apportées au schéma posologique ne doivent s’effectuer que sous l’étroite supervision d’un spécialiste de la transplantation.
Après le passage à une autre formulation, quelle qu’elle soit, il faut en assurer la surveillance thérapeutique et apporter les ajustements posologiques qui s’imposent pour veiller à ce que l’exposition générale au tacrolimus soit maintenue dans les valeurs thérapeutiques.
Les patients qui passent de Prograf (formulation à libération immédiate) à Advagraf (formulation à libération prolongée) doivent recevoir une simple dose quotidienne le matin d’Advagraf équivalant à la dose quotidienne totale de Prograf (formulation à libération immédiate) reçue précédemment à l’état stable. Il convient d’ajuster les doses subséquentes d’Advagraf afin de maintenir des concentrations minimales semblables à celles qui prévalaient avant le passage à la formulation à libération prolongée.
En raison de la variabilité inter sujets suivant l’administration du tacrolimus, le traitement optimal nécessite l’individualisation du schéma posologique.
Advagraf doit s’utiliser en concomitance avec des corticostéroïdes surrénaux et du mycophénolate mofétil (MMF) chez les receveurs d’une première greffe de rein. Un traitement d’induction par anticorps doit être institué chez les receveurs de greffe rénale. Advagraf doit s’utiliser en concomitance avec des corticostéroïdes surrénaux chez les receveurs d’une première greffe de foie.
4.2 Posologie recommandée et ajustement posologique
Le Tableau 1 qui suit présente la posologie initiale et les concentrations minimales de tacrolimus typiquement obtenues à partir d’échantillons de sang entier. Pour plus de détails sur les concentrations sanguines, voir 7 Mises en garde et précautions – Surveillance et examens de laboratoire – Surveillance des concentrations sanguines.
Tableau 1: Advagraf (tacrolimus encapsulé à libération prolongée) – Résumé de la posologie initiale recommandée par voie orale et concentrations minimales types dans le sang entier
| Population de patients | Dose monoquotidienne | Concentrations minimales | ||||
| initiale recommandée par | typiques dans le sang | |||||
| voie orale (LE MATIN) | entier | |||||
| Receveurs adultes de transplantation rénale | 0,15 à 0,20 mg/kg/jour | Mois 1 à 3 : 7 à 16 ng/ml Mois 4 à 12 : 5 à 15 ng/ml | ||||
| Receveurs adultes de transplantation hépatique | 0,10 à 0,20 mg/kg/jour | Jour 1 à 60 : 5 à 20 ng/ml Mois 3 à 12 : 5 à 15 ng/ml | ||||
La dose orale de départ recommandée avec Advagraf chez les receveurs de greffe rénale est de 0,15 à 0,20 mg/kg et de 0,10 à 0,20 mg/kg pour les receveurs de greffe hépatique administrée une fois par jour le matin. La dose initiale d’Advagraf doit être administrée dans les 24 heures de la transplantation rénale et dans les 12 à 18 heures de la transplantation hépatique. La posologie doit être adaptée pour maintenir les concentrations minimales, mentionnées plus haut, du médicament dans le sang entier. Pour plus de détails sur les concentrations sanguines, voir 7 Mises en garde et précautions – Surveillance et examens de laboratoire – Surveillance des concentrations sanguines.
Passage de Prograf (formulation à libération immédiate) à Advagraf (formulation à libération prolongée)
Les receveurs de greffe rénale et hépatique à l’état d’équilibre peuvent passer de Prograf (formulation à libération immédiate) deux fois par jour à Advagraf (formulation à libération prolongée) une fois par jour. Les patients qui passent de Prograf (formulation à libération immédiate) à Advagraf (formulation à libération prolongée) doivent recevoir une simple dose quotidienne le matin d’Advagraf (formulation à libération prolongée) équivalant à la dose quotidienne totale de Prograf (formulation à libération immédiate) reçue précédemment à l’état stable. Il convient d’utiliser le même éventail de taux minimaux cibles dans le sang entier et de procéder à une même surveillance des concentrations sanguines que dans le cas de Prograf (formulation à libération immédiate), afin de maintenir les concentrations minimales de tacrolimus dans le sang entier à des taux semblables à ceux avant le passage à la formulation à libération prolongée.
Chez les patients qui ne peuvent recevoir le traitement oral avec Advagraf (à libération prolongée) en capsules, on peut amorcer le traitement avec Prograf injectable et ultérieurement les faire passer à Advagraf par voie orale. La dose d’attaque recommandée de Prograf injectable est de 0,03 à 0,05 mg/kg/jour (transplantation rénale) par perfusion i.v. continue. Les patients adultes doivent recevoir une dose se situant dans les valeurs inférieures de la gamme posologique.
Dans une étude de patients qui passent de Prograf (formulation à libération immédiate) à Advagraf (formulation à libération prolongée) (n = 62), des ajustements posologiques d’Advagraf s’imposaient chez environ 16 % des patients tôt au début de la conversion. Après la conversion, il est fortement recommandé que les concentrations de tacrolimus dans le sang entier soient surveillées tous les 4 à 7 jours jusqu’à atteindre un niveau stable dans la marge thérapeutique désirée.
Dysfonction hépatique ou rénale
Advagraf (formulation à libération prolongée) n’ayant pas fait l’objet d’études dans des cas de dysfonction hépatique ou rénale, les considérations suivantes sont fondées sur l’expérience acquise avec Prograf (formulation à libération immédiate).
En raison d’une clairance réduite et d’une demi-vie prolongée, les patients en insuffisance hépatique sévère (Pugh ≥ 10) pourraient nécessiter des doses moins élevées d’Advagraf. Une surveillance étroite des concentrations sanguines s’impose. En raison du risque de néphrotoxicité, les patients présentant une atteinte rénale ou hépatique devraient recevoir des doses comprises dans les valeurs les plus basses de la gamme posologique recommandée pour le traitement par voie orale. D’autres réductions posologiques sous ces valeurs peuvent parfois s’avérer nécessaires.
Passage de la cyclosporine à Advagraf
Le tacrolimus ne doit pas être utilisé simultanément avec la cyclosporine. Les patients que l’on fait passer de la cyclosporine au traitement par Advagraf ne doivent pas recevoir la première dose d’Advagraf moins de 24 heures après la dernière dose de cyclosporine. En présence de taux élevés de cyclosporine, il convient de retarder davantage l’administration d’Advagraf.
Passage d’Advagraf à la cyclosporine
Les patients que l’on fait passer d’Advagraf à la cyclosporine ne doivent pas recevoir la première dose de cyclosporine moins de 24 heures après la dernière dose d’Advagraf. En présence de taux élevés de tacrolimus, on doit retarder davantage l’administration de cyclosporine.
Origine ethnique
Les données recueillies sur l’administration d’Advagraf auprès de receveurs d’une première greffe de rein indiquent que les patients de race noire nécessitent une dose plus élevée pour l’atteinte de concentrations minimales comparables à celles observées chez les sujets de race blanche (Tableau 2).
Tableau 2 : Concentrations minimales d’Advagraf (tacrolimus encapsulé à libération prolongée) chez des greffés du rein
Temps écoulé depuis la transplantation | Blancs | Noirs | |||||||||||||
| n = 160 | n = 41 | ||||||||||||||
| Dose (mg/kg) | Concentration minimale moyenne (ng/ml) | Dose (mg/kg) | Concentration minimale moyenne (ng/ml) | ||||||||||||
| Jour 7 | 0,14 | 10,79 | 0,14 | 7,85 | |||||||||||
| Mois 1 | 0,14 | 11,11 | 0,18 | 10,83 | |||||||||||
| Mois 6 | 0,10 | 7,96 | 0,13 | 8,50 | |||||||||||
| Mois 12 | 0,09 | 7,54 | 0,12 | 7,52 | |||||||||||
4.3 Reconstitution
Sans objet.
4.4 Administration
Advagraf peut être administré avec ou sans nourriture, mais les doses doivent être prises de façon régulière et uniforme (voir 10 Pharmacologie clinique).
4.5 Dose oubliée
En cas d’oubli d’une dose d’Advagraf, la dose peut se prendre au cours des 14 heures après le moment prévu de la prise, sans risque de surexposition au médicament (p. ex., si la prise de la
dose est prévue à 8 heures le matin, cette dose peut être prise jusqu’à 22 heures ou 10 heures du soir). Au-delà de ce délai de 14 heures, le patient doit attendre jusqu’à l’heure habituelle de la prise, le lendemain matin, et prendre alors sa dose quotidienne régulière.
5 SURDOSE
On dispose de données limitées sur les cas de surdosage avec le tacrolimus.
Une surdose correspondant à cinq fois la dose prescrite a été signalée en lien avec Advagraf et l’effet indésirable que celle-ci a occasionné, l’hypomagnasémie, a été traité avec de bons résultats au moyen d’un médicament.
Des surdoses aiguës allant jusqu’à 30 fois la dose prescrite ont été signalées en rapport avec Prograf (formulation à libération immédiate). Presque tous les cas se sont avérés asymptomatiques et tous les patients se sont rétablis sans séquelles. Une surdose aiguë a parfois donné lieu à des effets indésirables qui correspondent à ceux énumérés dans la section des effets indésirables, sauf un cas où de l’urticaire et une léthargie passagères ont été observées. Vu la faible solubilité aqueuse du médicament et sa grande affinité de fixation aux érythrocytes et aux protéines plasmatiques, le tacrolimus, dans une large mesure, ne peut pas être dialysé; par ailleurs, on ne dispose d’aucunes données sur l’hémoperfusion au charbon dans pareil cas. Dans le traitement de cas aigus de surdosage, on a fait état de l’administration orale de charbon activé, mais nous ne pouvons formuler aucune recommandation quant à son utilisation étant donné que l’expérience avec ce traitement demeure insuffisante. Dans tous les cas de surdosage, il faut prodiguer des mesures d’appoint générales et administrer un traitement général.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 3 : Formes posologiques, teneurs et composition
Advagraf, pour l’administration par voie orale, est présenté sous forme de capsules de gélatine dure (tacrolimus encapsulé à libération prolongée) renfermant l’équivalent de 0,5 mg, de 1 mg, de 3 mg ou de 5 mg de tacrolimus anhydre. Les ingrédients inactifs comprennent l’éthylcellulose, l’hypromellose, le stéarate de magnésium et le lactose. Les ingrédients sont directement proportionnés en fonction du dosage des capsules. La coquille des capsules
Voie d’administration | Forme posologique/teneur/composition | Ingrédients non médicinaux |
| Orale | Capsules de 0,5 mg, 1 mg, 3 mg et 5 mg | éthylcellulose, oxyde ferrique, gélatine, hypromellose, lactose, stéarate de magnésium, laurylsulfate de sodium, et dioxyde de titane |
renferme de la gélatine, du dioxyde de titane, du laurylsulfate de sodium et de l’oxyde ferrique.
Advagraf encapsulé (tacrolimus encapsulé à libération prolongée) à 0,5 mg
Capsules oblongues ayant une coiffe jaune pâle et un corps orange. Les capsules, présentées en boîtes de plaquettes alvéolées de 50 (10 capsules par plaquette), portent en rouge le logo « 647 » sur le corps de la capsule et la mention « 0,5 mg » sur la coiffe de celle-ci.
Advagraf encapsulé (tacrolimus encapsulé à libération prolongée) à 1 mg
Capsules oblongues ayant une coiffe blanche et un corps orange. Les capsules, présentées en boîtes de plaquettes alvéolées de 50 (10 capsules par plaquette), portent en rouge le logo « 677 » sur le corps de la capsule et la mention « 1 mg » sur la coiffe de celle-ci.
Advagraf encapsulé (tacrolimus encapsulé à libération prolongée) à 3 mg
Capsules oblongues ayant une coiffe orange et un corps orange. Les capsules, présentées en boîtes de plaquettes alvéolées de 50 (10 capsules par plaquette), portent en rouge le logo « 637 » sur le corps de la capsule et la mention « 3 mg » sur la coiffe de celle-ci.
Advagraf encapsulé (tacrolimus encapsulé à libération prolongée) à 5 mg
Capsules oblongues ayant une coiffe rouge grisâtre et un corps orange. Les capsules, présentées en boîtes de plaquettes alvéolées de 50 (10 capsules par plaquette), portent en rouge le logo « 687 » sur le corps de la capsule et la mention « 5 mg » sur la coiffe de celle-ci.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter l’Encadré « Mises en garde et précautions importantes » présenté au début de la Partie I : Renseignements pour les professionnels de la santé.
Généralités
Le passage de Prograf (formulation à libération immédiate) ou d’Advagraf (formulation à libération prolongée) doit être effectué sous la supervision du spécialiste en greffes. Un passage accidentel, involontaire ou non supervisé des préparations de tacrolimus Prograf ou Advagraf est dangereux. Cela peut occasionner le rejet du greffon ou entraîner une augmentation de la fréquence des effets indésirables, y compris une sur- ou sous-immunosuppression, en raison de différences cliniquement pertinentes sur le plan de l’exposition systémique au tacrolimus. En traitement d’entretien, les patients devraient recevoir une même et unique formulation de tacrolimus, et ce, à raison du schéma posologique quotidien homologué pour ladite préparation; les changements de formulation comme les modifications apportées au schéma posologique ne doivent s’effectuer que sous l’étroite supervision d’un spécialiste de la transplantation (voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement).
Après le passage à une autre formulation, quelle qu’elle soit, il faut en assurer la surveillance thérapeutique et apporter les ajustements posologiques qui s’imposent pour veiller à ce que l’exposition générale au tacrolimus soit maintenue dans les valeurs thérapeutiques.
Chez les receveurs d’une première greffe de rein ou de foie, l’ASC0-24 du tacrolimus avec Advagraf (formulation à libération prolongée), le jour 1, était significativement inférieur à celui de Prograf (formulation à libération immédiate) à raison de doses équivalentes. Au jour 4,
l’exposition au tacrolimus telle que mesurée par les concentrations minimales s’est révélée semblable pour les deux formulations. Tous les patients ayant pris part aux études cliniques chez des receveurs d’une première greffe de rein ont reçu un traitement d’induction par anticorps. Tous les patients ayant pris part aux études cliniques chez des receveurs d’une première greffe de foie ont reçu des corticostéroïdes surrénaux avec Advagraf. Advagraf est approuvé en association avec un corticostéroïde surrénal et le MMF chez les patients receveurs d’une première greffe de rein et est approuvé en association avec des corticostéroïdes surrénaux chez les patients receveurs d’une première greffe de foie.
Dans les études cliniques auprès de patients stabilisés ayant passé de Prograf (formulation à libération immédiate) à Advagraf (formulation à libération prolongée) sur la base d’une dose quotidienne totale de 1:1 (mg:mg), près d’un tiers des patients a nécessité un ajustement posologique tôt après le début de la conversion en raison d’erreurs posologiques, d’effets indésirables ou de concentrations hors des valeurs cibles dans le sang entier. Il faut mesurer et surveiller étroitement les concentrations minimales de tacrolimus dans le sang entier avant et après la conversion. Le passage à Advagraf (formulation à libération prolongée) a été étudié principalement en fonction de Prograf (formulation à libération immédiate) administré en association avec un corticostéroïde surrénal et le MMF et sur la base de concentrations équivalentes de tacrolimus dans le sang entier.
Le tacrolimus subit un métabolisme important par le système enzymatique des oxydases à fonction mixte, notamment le cytochrome P450 (CYP3A). Étant donné que le tacrolimus est métabolisé principalement par les systèmes enzymatiques du CYP3A, les substances exerçant des effets inhibiteurs connus sur ces enzymes peuvent donc ralentir le métabolisme du tacrolimus ou en augmenter la biodisponibilité, avec comme résultat, une augmentation des concentrations médicamenteuses dans le sang entier ou le plasma. Inversement, les médicaments exerçant des effets inducteurs connus sur ces systèmes enzymatiques risquent d’intensifier le métabolisme du tacrolimus ou d’en réduire la biodisponibilité, et ainsi, d’en abaisser les concentrations dans le sang entier ou le plasma. La surveillance des concentrations sanguines et l’apport de modifications appropriées à la posologie s’imposent donc chez les greffés lorsqu’on administre ces médicaments en concomitance (voir 4 POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique, et 9 INTERACTIONS MÉDICAMENTEUSES).
Advagraf contient du lactose et n’est pas recommandé chez les patients présentant une galactosémie, une maladie héréditaire rare, un déficit en lactase de Lapp ou un syndrome de malabsorption du glucose ou du galactose.
Appareil cardiovasculaire
L’hypertension est un effet indésirable commun du traitement par tacrolimus (voir 8 Effets indésirables). On a signalé plus fréquemment des cas d’hypertension légère ou modérée que d’hypertension grave. Cependant, si un traitement antihypertensif s’impose, l’administration de n’importe quel antihypertenseur d’usage courant convient pour maîtriser la tension artérielle. Étant donné que le tacrolimus peut entraîner l’hyperkaliémie, il faut éviter les diurétiques d’épargne potassique. Il faut cesser le traitement au tacrolimus pour les patients chez qui on ne
peut maîtriser l’hypertension et l’hyperkaliémie.
Bien que les inhibiteurs calciques puissent se révéler efficaces pour traiter l’hypertension associée au traitement par tacrolimus, il faut user de prudence car une interférence avec le métabolisme du tacrolimus peut exiger une réduction de la posologie (voir 9 Interactions médicamenteuses).
On a fait état de cas d’insuffisance cardiaque, d’hypertrophie myocardique et d’arythmie en lien avec l’administration de Prograf (formulation à libération immédiate). L’hypertrophie myocardique a été signalée en rapport avec l’administration de tacrolimus sous la forme de Prograf (formulation à libération immédiate). En général, elle se manifeste par des augmentations concentriques, confirmées par échocardiographie, de la paroi postérieure du ventricule gauche et de l’épaisseur du septum interventriculaire. On a observé ce phénomène d’hypertrophie chez des nourrissons, des enfants et des adultes. Dans la plupart des cas, cette affection semble réversible à la suite d’une réduction de la dose ou de la cessation du traitement. Chez un groupe de 20 patients où des échocardiogrammes pré- et post-thérapeutiques ont révélé des signes d’hypertrophie myocardique, les concentrations moyennes de tacrolimus dans le sang entier, avant que ne soit posé le diagnostic d’hypertrophie myocardique, se situaient entre 11 et 53 ng/ml chez les nourrissons (n = 10, âgés de 0,4 à 2 ans), entre 4 et 46 ng/ml chez les enfants (n = 7, âgés de 2 à 15 ans) et entre 11 et 24 ng/ml chez les adultes (n = 3, âgés de 37 à 53 ans).
Chez les patients qui développent une insuffisance rénale ou des manifestations cliniques de dysfonction ventriculaire durant leur traitement par tacrolimus, il faut envisager une évaluation échocardiographique. Si l’on diagnostique une hypertrophie du myocarde, il faut alors envisager de réduire la posologie du tacrolimus ou de cesser le traitement.
Le tacrolimus peut provoquer un allongement de l’intervalle QT et causer la torsade de pointes. La prudence est de mise chez les patients présentant des facteurs de risque connus d’allongement de l’intervalle QT (y compris, sans toutefois s’y limiter, un allongement congénital ou acquis de l’intervalle QT et l’administration concomitante de médicaments connus pour allonger l’intervalle QT ou pour augmenter l’exposition du tacrolimus) (voir 9 Interactions médicamenteuses).
Appareil digestif
La perforation gastro-intestinale a été signalée chez les patients traités avec le tacrolimus, bien que tous les cas aient été considérés comme une complication de la chirurgie de transplantation ou qu’ils aient été accompagnés par une infection, un diverticule ou une néoplasie maligne. Puisque la perforation gastro-intestinale peut être grave, voire mortelle, un traitement médical/chirurgical approprié doit être mis en œuvre immédiatement (voir 8 Effets indésirables).
Cancérogenèse et génotoxicité
Une incidence accrue de malignités est une complication reconnue du traitement immunosuppressif chez les receveurs de greffe d’organe. Parmi les formes les plus courantes de néoplasies, on retrouve les lymphomes non hodgkiniens, les carcinomes de la peau et le
sarcome de Kaposi. Comme pour les autres traitements immunosuppresseurs, le risque de lymphomes et autres malignités, plus particulièrement celles de la peau ou le sarcome de Kaposi, serait plus élevé chez les receveurs d’Advagraf que parmi la population normale en bonne santé. Ce risque semble lié à l’intensité et à la durée de l’immunosuppression plutôt qu’à l’emploi d’un agent précis.
Des troubles lymphoprolifératifs associés à l’infection par le virus Epstein-Barr ont été observés avec le tacrolimus. On a rapporté qu’une diminution de la posologie ou l’arrêt du traitement immunosuppressif peut donner lieu à une régression des lésions.
Le sarcome de Kaposi, y compris les formes agressives de la maladie et les issues fatales, a été signalé chez des patients recevant du tacrolimus. Dans certains cas, une régression du sarcome de Kaposi a été observée après une réduction de l’intensité de l’immunosuppression.
Aucun signe de génotoxicité n’a été noté lors des tests du pouvoir mutagène in vitro du médicament sur des bactéries (Salmonella et E. coli) ou sur des mammifères (cellules de poumon de hamster chinois), lors des tests du pouvoir mutagène in vitro sur des cellules CHO/HGRPT, ainsi que lors des tests du pouvoir clastogène in vivo chez des souris, le tacrolimus n’a entraîné aucune synthèse imprévue de l’ADN dans des hépatocytes de rongeurs.
Des études de cancérogénicité ont été menées sur des rats et des souris des deux sexes. Dans une étude de 80 semaines chez la souris et une étude de 104 semaines chez le rat, on n’a noté aucun rapport entre l’incidence tumorale et la dose de tacrolimus administrée. Les doses les plus importantes que l’on a administrées dans les études sur la souris et le rat étaient de 0,8 à 2,5 fois (souris) et de 3,5 à 7,1 fois (rat) plus élevées que la fourchette posologique recommandée en clinique, après correction pour tenir compte de la surface corporelle.
Conduite et utilisation de machines
Le tacrolimus peut causer des troubles visuels et neurologiques. Aucune étude n’a été effectuée pour déterminer les effets de tacrolimus sur la capacité de conduire un véhicule et d’utiliser des machines.
Fonction rénale
Le tacrolimus peut entraîner une néphrotoxicité, notamment lorsqu’il est administré à fortes doses. Des troubles rénaux et urinaires ont été signalés chez 36,9 % des receveurs d’une première greffe de rein et 50 % des receveurs d’une première greffe de foie sous Advagraf. Chez des receveurs d’une première greffe de rein, une augmentation de la créatinine a été rapportée chez 18,7 % des patients traités par Advagraf et chez 22,6 % des patients traités par Neoral (voir 8 Effets indésirables). Le tacrolimus peut provoquer une insuffisance de la fonction rénale chez les patients ayant subi une transplantation. Sans mesure d’intervention, une insuffisance rénale aiguë peut se transformer en insuffisance rénale chronique. Il faut surveiller étroitement les patients qui présentent une altération de la fonction rénale, car une diminution de la posologie du tacrolimus peut s’imposer. Le risque de néphrotoxicité peut augmenter lorsque le tacrolimus est administré conjointement à des médicaments associés à la néphrotoxicité (voir 9 Interactions médicamenteuses). Lorsque l’utilisation concomitante du
tacrolimus et d’autres médicaments néphrotoxiques connus est nécessaire, il convient de surveiller fréquemment la fonction rénale et les concentrations sanguines de tacrolimus, et d’envisager des ajustements de dose du tacrolimus et/ou des médicaments concomitants au début du traitement concomitant, tout au long de celui-ci et au moment de son arrêt. Plus particulièrement, afin d’éviter un surcroît de néphrotoxicité lorsqu’on fait passer un patient d’un traitement à base de cyclosporine à un traitement par Advagraf, il faut cesser le traitement par cyclosporine au moins 24 heures avant d’instaurer le traitement par Advagraf. En présence de taux élevés de cyclosporine, on peut retarder davantage l’administration d’Advagraf (voir 9 Interactions médicamenteuses – 9.4 Interactions médicament-médicament
- Interactions médicamenteuses susceptibles d’affecter la fonction rénale). Inversement, lorsqu’on fait passer un patient du tacrolimus à la cyclosporine, il faut interrompre le tacrolimus pendant au moins 24 heures.
Des cas d’hyperkaliémie légère à sévère ont été signalés chez 22,0 % des receveurs d’une première greffe de rein traités par Advagraf et susceptibles d’en nécessiter le traitement (voir 8 Effets indésirables). Il faut aussi surveiller les taux sériques de potassium. On ne doit recourir à aucun diurétique d’épargne potassique et il faut éviter la consommation élevée de potassium lors du traitement par Advagraf (voir 7 Mises en garde et précautions – Appareil cardiovasculaire, Surveillance et examens de laboratoire).
Un traitement par Advagraf (formulation à libération prolongée) chez des receveurs de greffe du foie souffrant d’insuffisance hépatique postopératoire peut être associé à un risque accru de développer une insuffisance rénale en raison de fortes concentrations de tacrolimus dans le sang entier. Ces patients doivent être surveillés de près et un ajustement de la posologie doit être envisagé (voir 4 Posologie et administration).
Fonctions hépatique, biliaire et pancréatique
Dans des études cliniques chez les patients ayant subi une transplantation rénale, il a été démontré qu’Advagraf causait des cas de diabète sucré d’apparition récente. Le diabète sucré d’apparition récente (NODAT) peut être réversible chez certains patients. Les patients noirs et hispaniques ayant subi une greffe rénale courent un risque accru de présenter un NODAT. Les concentrations glycémiques doivent être surveillées fréquemment chez les patients traités par Advagraf (voir 8 Effets indésirables).
Chez les patients receveurs d’une première greffe de foie, la proportion globale de patients atteints de NODAT telle que définie par le paramètre d’évaluation était de 44,8 % dans le groupe Advagraf et de 44,9 % dans le groupe Prograf [Tableau 4]. La différence entre les groupes n’était pas statistiquement significative (p > 0,1) dans l’étude de 12 mois.
Tableau 4 : Proportion de receveurs adultes de première greffe de foie à risque avec un
NODAT sur une période de 12 mois
Advagraf (libération prolongée) / corticostéroïdes (n = 181) | Prograf (libération immédiate) / corticostéroïde (n = 185) | |
| Glycémie plasmatique à jeun ≥ 7 mmol/l | 26,0 % | 24,3 % |
| Utilisation d’insuline ≥ 30 jours | 30,4 % | 29,2 % |
| Utilisation d’hypoglycémiants oraux | 5,5 % | 4,9 % |
| HbA1c ≥ 6,5 % | 9,4 % | 9,2 % |
Santé reproductive
- Fertilité
Dans les études de la reproduction chez des rates et des lapines, des effets indésirables sur les fœtus ont été observés essentiellement aux doses toxiques pour les mères. Chez les rates qui avaient reçu le médicament durant l’organogenèse, des effets embryotoxiques (exprimés en tant que poids réduit des ratons) ont été observés à une dose correspondant au tiers de la dose toxique pour les mères. Lorsqu’on a administré la même dose du médicament avant la période d’accouplement et durant la période de gestation, le tacrolimus a été associé à des effets indésirables sur les paramètres de la fonction de reproduction des femelles ainsi qu’à des effets embryolétaux. Cette dose équivalait à 0,5 fois la dose clinique (voir 7 Mises en garde et précautions – Populations particulières).
Surveillance et examens de laboratoire
Il faut évaluer régulièrement les taux sériques de créatinine et de potassium, ainsi que la glycémie à jeun. Il convient, aussi souvent que l’état clinique le justifie, de surveiller les systèmes métabolique et hématologique.
Surveillance des concentrations sanguines
La surveillance des taux sanguins de tacrolimus et d’autres paramètres de laboratoire et paramètres cliniques est considérée comme un auxiliaire essentiel à la prise en charge des patients. Au cours de la période postopératoire immédiate, les concentrations sanguines minimales doivent être évaluées tous les 1 à 3 jours. La dose de tacrolimus est normalement réduite durant la période suivant la transplantation. Chez les insuffisants hépatiques ou rénaux et chez les patients qui reçoivent ou cessent de recevoir des médicaments concomitants avec lesquels le tacrolimus entre en interaction, une surveillance plus étroite peut s’imposer puisque la clairance du tacrolimus risque d’être affectée dans de telles circonstances. Une surveillance plus fréquente peut également s’imposer dans les premiers temps après la transplantation,
puisque c’est durant cette période que les patients sont exposés au plus haut risque de rejet. La surveillance des concentrations sanguines ne remplace pas la surveillance de la fonction rénale et hépatique et les biopsies de tissus. À la sortie de l’hôpital, la surveillance postopératoire du patient se fera graduellement moins fréquente au fil du temps.
Les méthodes d’usage courant pour le dosage du tacrolimus comprennent la chromatographie liquide haute performance couplée à la spectrométrie de masse en tandem (HPLC MS/MS), la technique immuno-enzymatique (EIA), l’immunodosage enzymatique des microparticules (MEIA) et la méthode immuno-enzymatique (ELISA). Une comparaison des concentrations publiées dans la presse médicale aux concentrations mesurées avec les méthodes actuelles de dosage doit être faite en fonction des méthodes connues de dosage ainsi que des matrices biologiques utilisées. Le meilleur choix pour les dosages est le sang entier, et l’on doit recueillir les échantillons dans des éprouvettes contenant comme anticoagulant du sel disodique d’acide éthylènediaminetétracétique (EDTA). L’héparine n’est pas recommandée, car des caillots ont tendance à se former lors de la conservation. Les échantillons non destinés à une analyse immédiate doivent être conservés à température ambiante ou au réfrigérateur et analysés dans un délai de 7 jours; si on souhaite les conserver plus longtemps, on peut les congeler à -20 °C pendant un maximum de 12 mois.
D’après les données recueillies auprès de receveurs de greffe rénale et hépatique recevant du tacrolimus administré sous forme de Prograf (formulation à libération immédiate), les concentrations minimales de tacrolimus mesurées selon la méthode IMx®, MEIA (rein) et ELISA (foie) à partir d’échantillons de sang entier sont les plus variables au cours de la première semaine d’administration du médicament, tandis que le risque relatif de toxicité augmente de pair avec des concentrations minimales plus élevées dans le sang entier. Par conséquent, on recommande la surveillance des concentrations minimales du médicament dans le sang entier pour faciliter l’évaluation clinique des effets toxiques. Chez les greffés de longue date, le traitement d’entretien dans bien des cas consiste à maintenir des concentrations voisines des valeurs inférieures de la fourchette thérapeutique recommandée. Dans le cas des greffés stables qui sont passés de Prograf (formulation à libération immédiate) à Advagraf (formulation à libération prolongée), il convient de recourir au même genre de surveillance thérapeutique.
Rein
Les données issues de l’étude de phase III portant sur Advagraf (rein) montrent que les concentrations minimales de tacrolimus mesurées à partir d’échantillons de sang entier sont davantage variables au cours de la première semaine d’administration du médicament. Au mois 2, 76 % des patients présentaient des concentrations minimales comprises entre 7 et 16 ng/ml, et plus de 78 % maintenaient des concentrations comprises entre 5 et 15 ng/ml à partir du mois 4 au terme de l’année.
Foie
Les données issues d’une étude de phase III avec Advagraf chez des receveurs d’une première greffe de foie montrent que les concentrations minimales de tacrolimus mesurées à partir d’échantillons de sang entier sont davantage variables au cours de la première semaine après la
greffe. Les concentrations minimales moyennes de cette étude étaient de 11,40 ng/ml au mois 1, de 8,40 ng/ml au mois 6 et de 7,60 ng/ml au mois 12 après la greffe.
Système immunitaire
On a fait état de trouble lymphoprolifératif (TLP) lié à l’infection par le virus Epstein-Barr (VEB) chez des receveurs d’organe sous traitement immunosuppressif. Le risque de TLP semble plus grand chez les jeunes enfants immunodéprimés qui sont prédisposés à une primo-infection par le VEB ou que l’on fait passer à Advagraf après un traitement immunosuppresseur prolongé. À cause du danger que pose la suppression excessive du système immunitaire qui accentue la vulnérabilité aux infections, un traitement immunosuppresseur associant d’autres agents que les corticostéroïdes et le MMF n’est pas recommandé.
Les patients immunodéprimés courent un risque accru de développer des infections bactériennes, virales, fongiques et protozoaires, incluant la réactivation d’infections (p. ex., la réactivation de l’hépatite B), ainsi qu’un risque accru d’infections opportunistes, incluant les infections virales latentes. Celles-ci comprennent le virus BK associé à la néphropathie et le virus JC associé à la leucoencéphalopathie multifocale progressive (LMP) lesquels ont été observés chez des patients recevant le tacrolimus. Ces infections, souvent liées à un fardeau immunosuppressif important, peuvent entraîner des complications graves, voire mortelles, dont les médecins devraient tenir compte dans le diagnostic différentiel de patients immunodéprimés dont la fonction rénale se détériore ou en présence de symptômes neurologiques.
Infections à cytomégalovirus (CMV)
L’infection à cytomégalovirus (CMV) est l’infection opportuniste la plus fréquente rapportée à la suite de l’utilisation du tacrolimus. Les greffés séronégatifs pour le CMV qui reçoivent un organe d’un donneur séropositif pour le CMV présentent un risque plus élevé de contracter une virémie et une infection à CMV.
Système nerveux
Le tacrolimus peut entraîner une neurotoxicité, notamment lorsqu’il est administré à fortes doses. On a signalé des troubles du système nerveux, notamment des tremblements et céphalées, et d’autres changements dans la fonction locomotrice, l’état mental et la fonction sensorielle chez 63,1 % des receveurs d’une première greffe de rein. Des tremblements se sont produits chez 35,0 % des greffés rénaux sous Advagraf contre 19,8 % des greffés rénaux sous Neoral. L’incidence des autres effets d’ordre neurologique chez les greffés rénaux a été semblable dans les deux groupes de traitement (voir 8 Effets indésirables). Les tremblements et les céphalées ont été associés à la présence de fortes concentrations de tacrolimus dans le sang entier et peuvent répondre à un ajustement de la posologie. Par ailleurs, des convulsions se sont produites chez des patients adultes et pédiatriques traités par tacrolimus sous forme de Prograf (formulation à libération immédiate). Des états comateux et des délires ont été associés à de hautes concentrations plasmatiques de tacrolimus administré sous forme de Prograf (formulation à libération immédiate).
On a signalé l’apparition d’un syndrome d’encéphalopathie postérieure réversible (SEPR) chez des patients traités par tacrolimus. Parmi les symptômes évocateursd’un SEPR, mentionnons les suivants : céphalées, altération de l’état mental, convulsions, troubles visuels. Le diagnostic doit être confirmé par examen en radiologie (p. ex. une IRM). Lorsqu’un SEPR est présumé ou diagnostiqué, il est conseillé de prendre les mesures qui s’imposent pour maîtriser la tension artérielle et enrayer les convulsions, et de cesser immédiatement le traitement immunosuppressif. La plupart des patients se rétablissent complètement une fois que les mesures appropriées ont été prises
Système sanguin et lymphatique
Des cas d’anémie hypoplasique congénitale (PRCA) ont été signalés chez les patients traités au tacrolimus. Le mécanisme du PRCA induit par le tacrolimus n’a pas été élucidé. Tous les patients ont signalé des facteurs de risque pour le PRCA, tels qu’une infection au parvovirus B19, une affection sous-jacente ou les médications concomitantes reliées au PRCA. En cas de diagnostic de PRCA, l’arrêt du traitement au tacrolimus doit être considéré.
La microangiopathie thrombotique (MAT) (y compris le syndrome hémolytique et urémique (SHU) et le purpura thrombocytopénique thrombotique (PTT))
L’utilisation concomitante de tacrolimus et d’inhibiteurs de mTOR peut contribuer au risque de microangiopathies thrombotiques (MAT), notamment le syndrome hémolytique et urémique (SHU) et le purpura thrombocytopénique thrombotique (PTT).
7.1 Populations particulières
7.1.1 Grossesse
Advagraf (formulation à libération prolongée) ne doit pas être administré en période de grossesse, à moins que les bienfaits escomptés pour la mère l’emportent sur les risques possibles pour le fœtus (voir 16 TOXICOLOGIE NON CLINIQUE – Toxicité pour la reproduction
et le développement). Aucune étude adéquate et bien contrôlée n’a été menée chez des femmes enceintes.
Le tacrolimus traverse la barrière placentaire; les bébés exposés au tacrolimus in utero risquent de naître prématurément et de présenter des anomalies/malformations congénitales, un faible poids à la naissance et une souffrance fœtale. Son administration durant la grossesse a été associée à des cas d’accouchement avant terme, d’hyperkaliémie néonatale et de dysfonction rénale.
Le tacrolimus peut aggraver l’hyperglycémie chez les femmes enceintes atteintes de diabète (y compris de diabète gestationnel). Surveiller régulièrement la glycémie maternelle.
Le tacrolimus peut exacerber l’hypertension chez les femmes enceintes et accentuer la prééclampsie. Surveiller et maîtriser la tension artérielle. Les femmes et les hommes en âge de procréer doivent envisager l’utilisation d’une méthode contraceptive appropriée avant l’instauration du traitement par le tacrolimus.
Une étude sur l’innocuité menée après l’autorisation a analysé 2 905 grossesses provenant du Transplant Pregnancy Registry International (TPRI), évaluant les issues de grossesses chez des femmes traitées avec des schémas comprenant du tacrolimus (nombre de grossesses = 1299) ou d’autres immunosuppresseurs (nombre de grossesses = 1606). Les résultats de l’étude n’ont pas indiqué de risque accru de malformations majeures. Une tendance vers une prévalence plus élevée des avortements spontanés a été observée chez les femmes traitées par tacrolimus comparativement à d’autres immunosuppresseurs. Chez les patientes ayant reçu une greffe rénale, on a également observé une tendance vers une prévalence plus élevée de prééclampsie chez les femmes traitées par tacrolimus. Parmi les patientes ayant reçu une greffe rénale ou hépatique exposées au tacrolimus, 45 % à 55 % des naissances vivantes étaient prématurées, et 75 % à 85 % présentaient un poids de naissance normal pour l’âge gestationnel. Des résultats similaires ont été observés avec les autres immunosuppresseurs.
7.1.2 Allaitement
Le tacrolimus passe dans le lait maternel. Les effets du tacrolimus sur le nourrisson allaité ou sur la production de lait n’ont pas été évalués. Étant donné que les effets nocifs sur le nouveau-né ne peuvent pas être écartés, les femmes qui reçoivent le tacrolimus ne devraient pas allaiter.
7.1.3 Enfants et adolescents
On a signalé des cas d’insuffisance cardiaque, de cardiomégalie et d’augmentation de l’épaisseur du myocarde chez des patients sous tacrolimus.
7.1.4 Personnes âgées
Aucune étude formelle n’a été menée afin d’évaluer l’effet de tacrolimus spécifiquement auprès de la population gériatrique.
Quarante-trois patients âgés de ≥ 65 ans ont reçu Advagraf dans le cadre d’études de phase II et III portant sur la greffe d’un organe plein; il n’est survenu aucun décès ni cas d’insuffisance du greffon. Deux de ces 43 patients ont subi un rejet aigu. Aucune différence globale quant à l’efficacité et à l’innocuité du produit n’a été observée entre les personnes âgées et les patients plus jeunes; cependant, on ne peut pas écarter la possibilité d’une sensibilité plus élevée chez certains patients plus âgés. Comme les atteintes hépatiques, rénales ou cardiaques ainsi que les affections et les traitements concomitants sont plus fréquents chez les personnes âgées, la prudence est généralement de rigueur lors de l’établissement de la posologie chez un patient de ce groupe.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquemment signalés sont les suivants : infection, tremblements, hypertension, diminution de la fonction rénale, constipation, diarrhée, céphalée, douleur abdominale et insomnie. Bon nombre de ces effets sont légers et répondent à une diminution de la posologie. Les cas de diabète sucré insulinodépendant post-transplantation (DSPT) qui sont survenus ont été associés à l’augmentation des concentrations minimales de tacrolimus dans le sang entier ainsi qu’à des doses plus élevées de corticostéroïdes. Il s’est écoulé en moyenne 68 jours avant la survenue du DSPT.
8.2 Effets indésirables observés au cours des études cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables observés lors des essais cliniques peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des évènements indésirables liés aux médicaments et pour l’approximation des taux.
Rein
Dans une étude de grande envergure (n = 668) comparative et randomisée de phase III, des receveurs d’une première greffe de rein ont reçu soit Advagraf (formulation à libération prolongée) plus mycophénolate mofetil (MMF), soit Prograf (formulation à libération immédiate) plus MMF, soit Neoral plus MMF. Les trois schémas comprenaient une induction par corticostéroïdes et basiliximab. Le Tableau 5 ci-dessous présente l’incidence des effets indésirables observés chez ≥ 15 % des receveurs d’une première greffe de rein traités par Advagraf.
Tableau 5 : Receveurs d’une première greffe de rein : effets indésirables observés chez ≥
15 % des patients traités par Advagraf (tacrolimus encapsulé à libération prolongée) + MMF
| Prograf (à libération | Advagraf (à libération | Neoral + MMF n = 212 (% patients) | |||||
| immédiate) + MMF | prolongée) + MMF | ||||||
| n = 212 (% patients) | n = 214 (% patients) | ||||||
| Troubles gastro-intestinaux | |||||||
Diarrhée Nausées Constipation Vomissements Dyspepsie | 44,3 % 38,7 % 35,8 % 25,5 % 17,9 % | 45,3 % 42,1 % 41,6 % 26,2 % 15,0 % | 25,5 % 46,7 % 41,0 % 24,5 % 15,1 % | ||||
| Lésions, empoisonnement et complications procédurales | |||||||
Douleurs post- procédurales Complication au point d’incision | 28,8 % 28,3 % | 29,4 % 20,6 % | 27,4 % 23,1 % | ||||
| Troubles métaboliques et nutritionnels | |||||||
Hypomagnésémie Hypophosphatémie Hyperkaliémie Hyperglycémie Hyperlipidémie Hypokaliémie | 28,3 % 27,8 % 25,5 % 21,2 % 17,5 % 16,0 % | 25,7 % 23,8 % 22,0 % 19,2 % 16,4 % 15,9 % | 22,2 % 21,2 % 19,3 % 15,1 % 24,5 % 17,5 % | ||||
| Infections et infestations | |||||||
| Infection urinaire | 25,5 % | 15,9 % | 22,2 % | ||||
| Troubles généraux et anomalies au site d’administration | |||||||
Œdème périphérique Fatigue | 34,9 % 10,8 % | 35,5 % 15,9 % | 45,8 % 12,3 % | ||||
| Troubles du système nerveux | |||||||
Tremblements Céphalées | 34,4 % 24,1 % | 35,0 % 21,5 % | 19,8 % 24,5 % | ||||
| Prograf (à libération | Advagraf (à libération | Neoral + MMF n = 212 (% patients) | |||||
| immédiate) + MMF | prolongée) + MMF | ||||||
| n = 212 (% patients) | n = 214 (% patients) | ||||||
| Épreuves de laboratoire | |||||||
| Augmentation de la créatinine sérique | 23,1 % | 18,7 % | 22,6 % | ||||
| Troubles des systèmes sanguin et lymphatique | |||||||
Anémie Leucopénie | 30,2 % 15,6 % | 33,6 % 16,4 % | 27,8 % 11,8 % | ||||
| Troubles vasculaires | |||||||
| Hypertension | 32,1 % | 29,9 % | 34,9 % | ||||
| Troubles musculosquelettiques et des tissus conjonctifs | |||||||
| Dorsalgie | 12,7 % | 15,0 % | 14,2 % | ||||
| Troubles psychiatriques | |||||||
| Insomnie | 30,2 % | 25,7 % | 21,2 % | ||||
Foie
Lors d’un essai comparatif randomisé à double insu de phase III (n = 467), les receveurs d’une première greffe de foie ont été traités avec Advagraf (0,2 mg/kg/jour) ou Prograf (0,1 mg/kg/jour en deux doses séparées). Les deux schémas comprenaient des corticostéroïdes. Le Tableau 6 ci-dessous présente l’incidence des effets indésirables observés chez ≥ 15 % des receveurs d’une première greffe de foie traités par Advagraf. Les manifestations les plus communes observées chez les patients traités par Advagraf (≥ 15 % des patients dans le groupe Advagraf) étaient l’anémie, la diarrhée, l’hyperglycémie, l’hypertension, l’épanchement pleural, la pyrexie, l’insuffisance rénale et la thrombocytopénie.
Tableau 6 : Receveurs d’une première greffe de foie : Incidence des effets indésirables observés chez ≥ 15 % des patients traités par Advagraf ou Prograf les plus souvent signalés indépendamment de la relation au médicament à l’étude
| Advagraf | Prograf (n=234) Patients (%) | |||
| (n=237) | ||||
| Patients (%) | ||||
| Troubles des systèmes sanguin et lymphatique | ||||
| Anémie | 31,2 % | 30,8 % | ||
| Thrombocytopénie | 15,2 % | 16,2 % | ||
| Troubles gastro-intestinaux | ||||
| Diarrhée | 24,9 % | 18,4 % | ||
| Troubles généraux et anomalies au site d’administration | ||||
| Pyrexie | 17,3 % | 17,5 % | ||
| Troubles métaboliques et nutritionnels | ||||
| Hyperglycémie | 18,6 % | 22,6 % | ||
| Troubles rénaux et urinaires | ||||
| Insuffisance rénale | 24,5 % | 23,1 % | ||
| Troubles respiratoires, thoraciques et médiastinaux | ||||
| Épanchement pleural | 15,2 % | 17,9 % | ||
| Troubles vasculaires | ||||
| Hypertension | 30,8 % | 32,5 % | ||
Les manifestations indésirables suivantes ont également été signalées lors des études cliniques chez des receveurs d’une greffe d’organe plein traités par Advagraf à raison d’une fréquence de ≥ 3 % à < 15 %.
Troubles de la circulation sanguine et du système lymphatique : leucopénie, anémie secondaire, leucocytose, pancytopénie.
Troubles cardiaques : fibrillation auriculaire, tachycardie.
Troubles gastro-intestinaux : douleur abdominale, douleur abdominale haute, ascites, constipation, dyspepsie, flatulence, gastroentérite, nausées, vomissements.
Troubles généraux et au point d’administration : asthénie, douleurs thoraciques, œdème, œdème périphérique, pyrexie, douleurs.
Troubles hépatobiliaires : sténose du canal cholédoque, cholestase, hépatite cytolytique, sténose de l’artère hépatique, hyperbilirubinémie.
Infections et infestations : infection bactérienne urinaire, pneumonie bactérienne, sepsies bactériennes, infection des voies biliaires, infection à cytomégalovirus, hépatite C, herpès simple, grippe, nasopharyngite, pneumonie, sinusite, infection des voies respiratoires hautes, infection des plaies.
Lésions, empoisonnement et complications procédurales : dysfonction de la greffe, complication au point d’incision, lésion nécrotique de préservation du greffon, fuite de bile postopératoire.
Épreuves de laboratoire : anomalies des résultats d’analyse de la fonction hépatique, augmentation des concentrations glycémiques, augmentation de la créatinine sérique, élévation des enzymes hépatiques, virus de l’hépatite C.
Troubles métaboliques et nutritionnels : déshydratation, acidose métabolique, hyperkaliémie, hyperuricémie, diabète sucré non insulinodépendant, hypoalbuminémie, hypocalcémie, hypokaliémie, diabète sucré, hypomagnésémie, hyperlipidémie, hyponatrémie, diabète sucré insulinodépendant.
Troubles musculosquelettiques et des tissus conjonctifs : arthralgie, dorsalgie, crampes musculaires, douleurs dans les membres, y compris le syndrome de douleur induite par l’inhibiteur de la calcineurine (CIPS).
Troubles du système nerveux (voir 7 Mises en garde et Précautions) : étourdissements, tremblements, céphalées.
Troubles psychiatriques : agitation, anxiété, dépression, confusion, insomnie, trouble psychotique.
Troubles rénaux et urinaires (voir 7 Mises en garde et précautions) : insuffisance rénale aiguë, hématurie, oligurie, atteinte rénale, insuffisance rénale.
Troubles respiratoires, thoraciques et médiastinaux : toux, dyspnée, douleurs pharyngolaryngées, insuffisance respiratoire.
Troubles des tissus cutanés et sous-cutanés : acné, prurit.
Troubles vasculaires : hypotension, hémorragie.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les manifestations indésirables suivantes ont été signalées lors des essais cliniques chez des
receveurs d’une greffe d’organe plein traités par Advagraf à raison d’une fréquence de ≥ 1 % et < 3 % :
Troubles des systèmes sanguin et lymphatique : dépression de la moelle osseuse, coagulopathie, neutropénie, neutropénie fébrile, polyglobulie, thrombocytopénie.
Troubles cardiaques : insuffisance cardiaque.
Troubles oculaires : vision brouillée.
Troubles gastro-intestinaux : inconfort abdominal, distension abdominale, douleurs abdominales basses, gastrite, reflux gastro-œsophagien, hémorroïdes, éventration/hernie, selles molles, œsophagite, nausées post-procédurales, maux de dents, hernie ombilicale.
Troubles généraux et anomalies au site d’administration : anasarque, inconfort à la poitrine, fatigue, défaillance de plusieurs organes, mauvaise cicatrisation, frissons solennels.
Troubles hépatobiliaires : thrombose de l’artère hépatique, stéatose hépatique, fibrose hépatique, anomalie de la fonction hépatique, jaunisse.
Infections et infestations : infection ascitique, infection bactérienne, bronchite, candidose, cellulite, diarrhée, infection urinaire à Escherichia, infection fongique, zona, infection au virus de l’herpès, infection à polyomavirus humains, abcès hépatique, infection des voies respiratoires inférieures, candidose orale, candidose pharyngienne, pharyngite, pyélonéphrite, moniliase respiratoire, infection des voies respiratoires, septicémie bactérienne, infection fongique des voies respiratoires supérieures.
Lésions, empoisonnement et complications procédurales : anémie postopératoire, sténose anastomotique, complications postopératoires de transplantation, contusions, toxicité médicamenteuse, chute, hématome hépatique, hernie incisionnelle, surdosage, écoulement post- procédural, hypotension procédurale, hémorragie post-procédurale, douleur post-procédurale, toxicité pharmacothérapeutique, déhiscence de plaie, sécrétion de plaie.
Épreuves de laboratoire : hausse de la phosphatase alcaline sanguine, hausse de la bilirubine sanguine, fluctuation de la glycémie, baisse de la magnésémie, diminution du phosphore sanguin, diminution du potassium sanguin, hausse de la protéine C-réactive, souffle cardiaque, diminution du niveau médicamenteux, hausse du niveau médicamenteux, hausse de la gamma- glutamyltransférase, hausse du ratio international normalisé, baisse de la numération plaquettaire, diminution du débit urinaire, perte pondérale, gain pondéral, hausse du taux de globules blancs.
Troubles métaboliques et nutritionnels : acidose, anorexie, perte d’appétit, déshydratation, dyslipidémie, surcharge liquidienne, baisse de la tolérance au glucose, goutte, hypercalcémie, hypercholestérolémie, hyperhomocystéinémie, hyperphosphatémie, hypophosphatémie, hypoglycémie, hypertriglycéridémie.
Troubles musculosquelettiques et des tissus conjonctifs : gonflement articulaire, myalgie, ostéopénie, ostéoporose.
Troubles du système nerveux : convulsion, trouble de l’attention, hypoesthésie, neurotoxicité, neuropathie, neuropathie périphérique, paresthésie.
Troubles psychiatriques : délire, hallucination, agitation.
Troubles rénaux et urinaires : dysurie, néphropathie toxique, protéinurie, pollakiurie, kyste rénal, douleurs urétrales.
Troubles de l’appareil reproducteur et des seins : dysfonction érectile, hypertrophie prostatique.
Troubles respiratoires, thoraciques et médiastinaux : atélectasie, dyspnée d’effort, épistaxis, hydrothorax, troubles pulmonaires, congestion nasale, pneumothorax, toux productive, œdème pulmonaire.
Troubles des tissus cutanés et sous-cutanés : alopécie, ecchymose, hyperhidrose, sueurs nocturnes, éruptions cutanées, lésions cutanées, douleur aux cicatrices.
Troubles vasculaires : hématome, instabilité hémodynamique, bouffée de chaleur, hypotension orthostatique.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Sans objet.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables qui suivent ont été signalés dans le contexte de l’expérience mondiale acquise avec le tacrolimus depuis sa mise en marché (Advagraf [formulation à libération prolongée] et/ou Prograf [formulation à libération immédiate]). Étant donné que ces effets ont été volontairement déclarés au sein d’une population de taille indéterminée et qu’ils sont associés à des maladies concomitantes, à des traitements associatifs de plusieurs médicaments et à diverses interventions chirurgicales, il est impossible d’en estimer la fréquence avec certitude ou d’établir un lien de causalité avec le médicament. Les décisions portant sur l’inclusion de tels effets indésirables dans le libellé d’étiquetage se fondent habituellement sur l’un ou plusieurs des facteurs suivants : (1) la gravité de l’effet indésirable; (2) la fréquence de déclaration d’un tel effet; ou (3) la pertinence du rapport de causalité avec le médicament :
Troubles des systèmes sanguin et lymphatique : agranulocytose, coagulation intravasculaire disséminée, éosinophilie, neutropénie fébrile, anémie hémolytique, syndrome hémolytique- urémique, anémie hypoplasique congénitale, purpura thrombocytopénique, purpura thrombocytopénique thrombotique, microangiopathie thrombotique.
Troubles cardiaques : flutter auriculaire, arythmie cardiaque, arrêt cardiaque, cardiomyopathie congestive, anomalie de l’onde T à l’électrocardiographie, infarctus du myocarde, ischémie myocardique, épanchement péricardique, allongement de l’intervalle QT avec ou sans torsades de pointe, thrombose veineuse profonde au niveau d’un membre, extrasystoles ventriculaires, fibrillation ventriculaire.
Troubles auditifs et labyrinthiques : baisse de l’acuité auditive incluant surdité, acouphène.
Troubles endocriniens : hypothyroïdie.
Troubles oculaires : cécité, cécité corticale, diplopie, œdème des paupières, neuropathie optique, photophobie.
Troubles gastro-intestinaux : colite, entérocolite, obstruction gastro-intestinale, perforation gastro-intestinale, hépatite granulomateuse, lésion hépatocellulaire, perturbation de la vidange gastrique, stéatose hépatique, ulcération buccale, syndrome de von Mikulicz, pancréatite hémorragique, pancréatite nécrosante, ulcère gastrique.
Troubles généraux et anomalies au site d’administration : récidive de la maladie, effet tardif du médicament, hausse de l’effet du médicament, inefficacité du médicament, interaction médicamenteuse, intolérance médicamenteuse, fatigue, sensation de variation de la température corporelle, énervement, réduction de la mobilité, insuffisance pluriorganique, soif.
Troubles hépatobiliaires : cholestase de grossesse, cytolyse hépatique, nécrose hépatique, hépatotoxicité, maladies veino-occlusives du foie.
Infections et infestations : eczéma infecté, Escherichia, infection urinaire, virus BK associé à la néphropathie.
Lésions, empoisonnement et complications procédurales : erreur d’ordonnance du médicament, erreur de prescription du médicament, exposition de la mère durant la grossesse, erreur de médication, dysfonction de greffon primaire.
Épreuves de laboratoire : hausse d’urée dans le sang, médication inférieure au niveau thérapeutique, fluctuation du niveau médicamenteux, baisse du niveau médicamenteux des immunosuppresseurs, hausse de la numération plaquettaire, hausse des transaminases.
Troubles métaboliques et nutritionnels : trouble de l’appétit, maîtrise insuffisante du diabète sucré, hyperammoniémie, augmentation de l’amylase, acidocétose.
Troubles musculosquelettiques et des tissus conjonctifs : maladie sclérosante liée à l’immunoglobuline G4, faiblesse musculaire.
Néoplasmes bénins, malins ou non précisés (y compris kystes et polypes) : cancer du sein, malignité hématologique, néoplasme hématologique malin, néoplasme pulmonaire malin,
cancers du pharynx à un stade non précisé, sarcome de Kaposi.
Troubles du système nerveux : aphasie, trouble de l’équilibre, plexopathie brachiale, syndrome du tunnel carpien, accident vasculaire cérébral, infarctus cérébral, encéphalopathie, hémiparésie, incohérence, leucoencéphalopathie, mononeuropathie multiple, mutisme, névralgie, neurotoxicité, paresthésie, lésion du nerf périphérique, neuropathie sensorielle périphérique, neuropathie sensorielle périphérique, polyneuropathie, syndrome d’encéphalopathie postérieure reversible (SEPR), leucoencéphalopathie multifocale progressive (LMP), quadriplégie, somnolence, trouble de l’élocution, syncope, tremblements.
Troubles psychiatriques : mauvaise utilisation intentionnelle des médicaments, trouble mental.
Troubles rénaux et urinaires : albuminurie, cystite hémorragique, glycosurie, trouble mictionnel, insuffisance rénale, insuffisance rénale chronique.
Troubles respiratoires, thoraciques et médiastinaux : œdème pulmonaire aigu, syndrome de détresse respiratoire aiguë, pneumopathie interstitielle, infiltrat pulmonaire, détresse respiratoire.
Troubles des tissus cutanés et sous-cutanés : dermatose, syndrome de Stevens-Johnson, épidermolyse bulleuse toxique.
Troubles vasculaires : bouffées vasomotrices, bouffées de chaleur.
Il y a eu de rares rapports spontanés de cas d’hypertrophie du myocarde associée à une dysfonction ventriculaire manifeste en clinique chez des patients recevant un traitement avec Prograf (formulation à libération immédiate) (voir 7 Mises en garde et précautions).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le tacrolimus subit un métabolisme important par le système enzymatique des oxydases à fonction mixte, notamment le cytochrome P450 (CYP3A). Il peut être nécessaire de réduire les doses de tacrolimus et de prolonger les intervalles entre les doses pour assurer une exposition comparable au tacrolimus lorsque celui-ci est coadministré avec des inhibiteurs puissants du CYP3A4. Inversement, les médicaments exerçant des effets inducteurs connus sur ces systèmes enzymatiques risquent d’accentuer le métabolisme du tacrolimus ou d’en réduire la biodisponibilité, comme en fait foi une baisse des concentrations du médicament dans le sang entier ou le plasma. Par conséquent, une augmentation de la dose pourrait être requise afin d’assurer une exposition comparable au tacrolimus lorsque celui-ci est coadministré avec des inducteurs puissants du CYP3A4 (voir Tableau 7). Il est fortement recommandé de surveiller de près les concentrations de tacrolimus dans le sang, la fonction rénale et d’autres effets secondaires (notamment une surveillance par ECG de l’allongement du QT) lorsque le tacrolimus est administré avec des inhibiteurs puissants du CYP3A4 (voir 4 POSOLOGIE ET
ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique, et 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités).
9.3 Interactions médicament-comportement
Comme c’est le cas avec les autres agents immunosuppresseurs, en raison d’un risque possible de dégénérescence néoplasique pour la peau, il convient de limiter son exposition au soleil et aux rayons ultraviolets (UV) par le port de vêtements protecteurs et l’utilisation d’un écran solaire à indice de protection élevé.
9.4 Interactions médicament-médicament
Interactions médicamenteuses susceptibles d’influer sur la fonction rénale
En raison des effets additifs ou synergiques potentiels sur la fonction rénale, il faut user de prudence lorsqu’on administre Advagraf conjointement avec des médicaments associés à une dysfonction rénale. Ces médicaments comprennent, sans toutefois s’y limiter, les aminosides, l’amphotéricine B, le ganciclovir, l’acyclovir et le cisplatine. Les AINS sont susceptibles d’entrer en interaction avec Advagraf et d’entraîner une détérioration de la maîtrise de la tension artérielle (TA) et des taux de créatinine sérique. Il a été démontré que la demi-vie de la cyclosporine augmente lorsqu’elle est administrée conjointement avec le tacrolimus. Selon l’expérience clinique préliminaire de l’administration de Prograf (formulation à libération immédiate) conjointement avec la cyclosporine, des effets néphrotoxiques additifs/synergiques se sont produits lors de l’administration des deux agents en concomitance. Pour ces raisons, il n’est pas recommandé d’administrer la cyclosporine et le tacrolimus en concomitance, et la prudence est de mise lors de l’administration de tacrolimus aux patients qui ont reçu par le passé la cyclosporine. Les patients que l’on fait passer d’un traitement à la cyclosporine à un traitement par Advagraf ne doivent pas recevoir la première dose d’Advagraf moins de 24 heures après la dernière dose de cyclosporine. En présence de taux élevés de cyclosporine, il convient de retarder davantage l’administration d’Advagraf.
Interactions médicamenteuses susceptibles d’influer sur les concentrations sanguines de Tacrolimus
Étant donné que le tacrolimus est principalement métabolisé par les systèmes enzymatiques CYP3A (cytochrome P450 3A), les substances exerçant des effets inhibiteurs connus sur ces enzymes peuvent donc ralentir le métabolisme du tacrolimus ou en augmenter la biodisponibilité, ce qui participe à l’augmentation consécutive des concentrations du médicament dans le sang entier ou le plasma. Inversement, les médicaments exerçant des effets inducteurs connus sur ces systèmes enzymatiques risquent d’accentuer le métabolisme du tacrolimus ou d’en réduire la biodisponibilité, comme en fait foi une baisse des concentrations du médicament dans le sang entier ou le plasma.
Une augmentation rapide des concentrations de tacrolimus peut survenir lorsque le produit est administré en concomitance avec des inhibiteurs du CYP3A4. Il est fortement recommandé d’effectuer un suivi des concentrations de tacrolimus dans le sang, de la fonction rénale, du prolongement de l’intervalle QT par ECG et d’autres effets secondaires, au début du traitement,
au cours des premiers jours de la coadministration, et par la suite sur une base continue et fréquente.
La surveillance des concentrations sanguines et l’apport de modifications posologiques appropriées s’imposent lorsqu’on administre ces médicaments (Tableau 7) en concomitance avec le tacrolimus.
Tableau 7 : Interactions médicament-médicament établies ou possibles
| Classe du | Référence | Effet sur la concentration de tacrolimus | Commentaire | ||
| médicament | |||||
| concomitant : | |||||
| Nom du médicament | |||||
Antiacide : hydroxyde d’aluminium et de magnésium | EC | ↑ tacrolimus | Dans le cadre d’une étude croisée à dose unique menée chez des volontaires en santé, la coadministration de tacrolimus (sous forme de Prograf [formulation à libération immédiate]) et d’hydroxyde d’aluminium et de magnésium a donné lieu à une augmentation de 21 % de l’ASC moyenne du tacrolimus et à une diminution de 10 % de la Cmax moyenne du tacrolimus par rapport à ce qui se produisait quand ce dernier était administré seul. | ||
Antiarythmique : amiodarone† | T | ↑ tacrolimus | L’utilisation concomitante de Prograf avec l’amiodarone peut conduire à une augmentation des niveaux de tacrolimus et/ou à une interaction pharmacodynamique potentielle, parce que l’amiodarone est déplacée de son site de liaison aux protéines plasmatiques. †Lorsqu’il est coadministré avec l’amiodarone, il peut être nécessaire d’ajuster la dose chez la plupart des patients. | ||
Antifongiques azolés : kétoconazole† | EC | ↑ tacrolimus | Dans une étude auprès de 24 volontaires de sexe masculin en bonne santé, l’administration d’une dose de 4 mg d’Advagraf conjointement avec le | ||
| Classe du | Référence | Effet sur la concentration de tacrolimus | Commentaire | ||
| médicament | |||||
| concomitant : | |||||
| Nom du médicament | |||||
kétoconazole (400 mg par jour) a augmenté l’ASCinf et la Cmax moyennes de tacrolimus par 645 % et 356 %, respectivement. Dans une étude auprès de 6 volontaires normaux, on a observé une augmentation significative de la biodisponibilité de la forme orale du tacrolimus (administré sous forme de Prograf [formulation à libération immédiate]) (14 ± 5 % p/r à 30 ± 8 %) reçue en concomitance avec du kétoconazole (200 mg), un puissant inhibiteur du CYP3A4 et de la glycoprotéine P. La clairance apparente du tacrolimus administré par voie orale durant l’administration de kétoconazole était considérablement réduite comparativement au tacrolimus administré seul (0,430 + 0,129 l/h/kg p/r à 0,148 + 0,043 l/h/kg). Dans l’ensemble, la clairance du tacrolimus, administré par voie intraveineuse, n’était pas significativement modifiée par l’administration concomitante de kétoconazole, même si elle variait considérablement d’un patient à l’autre. †Lors de l’administration concomitante de kétoconazole, un ajustement de la posologie du tacrolimus est nécessaire chez la plupart des patients. | |||||
Antifongiques azolés (suite) : clotrimazole fluconazole‡ itraconazole‡ | T | ↑ tacrolimus | L’administration concomitante d’Advagraf et d’antifongiques azolés lesquels sont des inhibiteurs puissants ou modérés du CYP3A4 et de la glycoprotéine P (p. ex., itraconazole, | ||
| Classe du | Référence | Effet sur la concentration de tacrolimus | Commentaire | ||
| médicament | |||||
| concomitant : | |||||
| Nom du médicament | |||||
| voriconazole‡ | fluconazole, voriconazole) peut entraîner une augmentation de la concentration d’Advagraf. ‡Lorsqu’il est administré en concomitance avec le fluconazole, l’itraconazole et le voriconazole, un ajustement de la dose du tacrolimus est requis chez la plupart des patients. | ||||
Inhibiteurs calciques : diltiazem nicardipine nifédipine vérapamil | T | ↑ tacrolimus | L’administration concomitante de substrats et/ou d’inhibiteurs du CYP3A4 et de la glycoprotéine P avec Advagraf peut entraîner une augmentation de la concentration sanguine du tacrolimus. | ||
Agents stimulant la motilité gastro- intestinale : cisapride* métoclopramide | T | ↑ tacrolimus | L’administration concomitante d’Advagraf et de substrats du CYP3A4 peut entraîner une augmentation de la concentration sanguine du tacrolimus. | ||
| Classe du | Référence | Effet sur la concentration de tacrolimus | Commentaire | ||
| médicament | |||||
| concomitant : | |||||
| Nom du médicament | |||||
Antibiotiques de la classe des macrolides : érythromycine‡‡ clarithromycine‡ troléandomycine | T | ↑ tacrolimus | L’administration concomitante d’Advagraf avec des substrats et/ou des inhibiteurs du CYP3A4 et de la glycoprotéine P peut entraîner une augmentation de la concentration sanguine du tacrolimus. ‡ Des cas d’augmentation importante et rapide des concentrations de tacrolimus dans le sang ont été signalés aussi tôt que 1 à 3 jours à la suite de la coadministration avec la clarithromycine, et ce malgré une réduction immédiate de la dose de tacrolimus. Il est fortement recommandé d’effectuer un suivi des concentrations de tacrolimus dans le sang entier pendant la période initiale de 1 à 3 jours et de façon soutenue et fréquente par la suite lorsque le médicament est administré en concomitance avec de puissants inhibiteurs du CYP3A4. ‡‡ Lorsqu’il est administré en concomitance avec l’érythromycine, un ajustement de la dose du tacrolimus est requis chez la plupart des patients. | ||
Inhibiteurs de la pompe à protons : lansoprazole oméprazole | T | ↑ tacrolimus | Le lansoprazole et l’oméprazole (substrat inhibiteur du CYP2C19 et du CYP3A4) peuvent potentiellement inhiber le métabolisme du tacrolimus par le CYP3A4 et, par conséquent, occasionner une élévation substantielle des concentrations de tacrolimus dans le sang entier, plus particulièrement chez les greffés métaboliseurs lents ou intermédiaires du CYP2C19 par | ||
| Classe du | Référence | Effet sur la concentration de tacrolimus | Commentaire | ||
| médicament | |||||
| concomitant : | |||||
| Nom du médicament | |||||
| comparaison aux greffés métaboliseurs efficients du CYP2C19. | |||||
Autres médicaments : bromocriptine cimétidine chloramphénicol cyclosporine danazol éthinylestradiol méthylprednisolone néfazodone | T | ↑ tacrolimus | L’administration concomitante d’Advagraf avec des substrats et/ou des inhibiteurs du CYP3A4 et de la glycoprotéine P peut entraîner une augmentation de la concentration sanguine du tacrolimus. | ||
Inhibiteurs de la protéase : bocéprévir nelfinavir ritonavir saquinavir télaprévir | EC | ↑ tacrolimus | Aucune étude sur les interactions médicamenteuses avec les agents anti-VIH n’a été réalisée. Cependant, la prudence est de rigueur lorsque des médicaments métabolisés par le CYP3A4 (tels, entre autres, que le bocéprévir, le nelfinavir, le ritonavir, le saquinavir et le télaprévir) sont administrés concomitamment avec le tacrolimus. Dans une étude avec une dose unique chez 9 volontaires sains, la coadministration de tacrolimus (0,5 mg en une dose unique) avec le télaprévir (750 mg trois fois par jour pendant 13 jours) a multiplié d’un facteur 9,3 le Cmax du tacrolimus normalisé par rapport à la dose et d’un facteur 70 l’ASC. Dans une étude avec une dose unique chez 12 sujets, la coadministration de tacrolimus (0,5 mg en une dose unique) avec le bocéprévir (800 mg trois fois par jour pendant 11 jours) a multiplié d’un facteur 9,9 le Cmax du tacrolimus normalisé par rapport à la dose et d’un facteur 17 l’ASC, par rapport au tacrolimus seul. | ||
| Classe du | Référence | Effet sur la concentration de tacrolimus | Commentaire | ||
| médicament | |||||
| concomitant : | |||||
| Nom du médicament | |||||
Selon une étude clinique auprès de 5 receveurs d’une greffe de foie, la coadministration de tacrolimus (sous forme de Prograf [formulation à libération immédiate]) et de nelfinavir a donné lieu à une augmentation significative des concentrations sanguines de tacrolimus au point que la dose de tacrolimus a dû être réduite de 16 fois en moyenne pour maintenir une concentration sanguine minimale moyenne de 9,7 ng/ml. Par conséquent, une surveillance fréquente des concentrations sanguines de tacrolimus et l’apport d’ajustements posologiques appropriés s’imposent lors de l’administration concomitante d’inhibiteurs de la protéase. | |||||
Antiviraux contre les infections à cytomégalovirus (CMV) : létermovir | EC | ↑ tacrolimus | La coadministration d’Advagraf et de létermovir peut entraîner une augmentation pertinente sur le plan clinique des concentrations d’Advagraf dans le plasma. Il faut surveiller les concentrations sanguines et, au besoin, ajuster la posologie lorsque le létermovir est administré conjointement au tacrolimus. | ||
| Classe du | Référence | Effet sur la concentration de tacrolimus | Commentaire | ||
| médicament | |||||
| concomitant : | |||||
| Nom du médicament | |||||
Anticonvulsivants : carbamazépine phénobarbital phénytoïne†† | T | ↓ tacrolimus | La coadministration d’Advagraf et d’inducteurs du CYP3A4 ou de la glycoprotéine P peut se traduire par une diminution de la concentration sanguine du tacrolimus. †† Lorsqu’il est administré en concomitance avec la phénytoïne, un ajustement de la dose du tacrolimus est requis chez la plupart des patients. | ||
Anti-infectieux : rifampicine** | EC | ↓ tacrolimus | Dans une étude menée auprès de 28 volontaires de sexe masculin en bonne santé, l’administration d’une dose simple de 10 mg d’Advagraf conjointement avec la rifampicine (600 mg par jour) a diminué l’ASCinf et la Cmax moyennes de tacrolimus par 56 % et 46 %, respectivement. Dans une étude menée auprès de 28 volontaires de sexe masculin en bonne santé, l’administration d’une dose simple de 10 mg d’Advagraf et deux doses de 5 mg de Prograf conjointement avec la rifampicine (600 mg par jour) a diminué l’ASCinf et la Cmax moyennes de tacrolimus par 56 % et 46 %, respectivement. Dans une étude auprès de 6 volontaires normaux, on a observé une diminution significative de la biodisponibilité du tacrolimus (sous forme de Prograf [formulation à libération immédiate]) oral (14 ± 6 % vs 7 ± 3 %) administré en concomitance avec la rifampicine (600 mg), un puissant inducteur du CYP3A4 et de la glycoprotéine P. De plus, une augmentation significative de | ||
| Classe du | Référence | Effet sur la concentration de tacrolimus | Commentaire | ||
| médicament | |||||
| concomitant : | |||||
| Nom du médicament | |||||
la clairance du tacrolimus (0,036 ± 0,008 l/h/kg p/r à 0,053 ± 0,010 l/h/kg) s’est produite lors de l’administration concomitante de rifampicine. Dans une étude de 9 volontaires normaux, l’administration concomitante de doses de 10 ml d’hydroxyde d’aluminium ou de lait de magnésie n’a pas influé sur le taux ou l’importance de la résorption du tacrolimus administré par voie orale, comme en témoignent la Cmax, le Tmax et l’ASC0-t. **Lorsqu’il est administré en concomitance avec la rifampicine, un ajustement de la dose du tacrolimus est requis chez la plupart des patients. | |||||
Anti-infectieux (suite) : rifabutine | T | ↓ tacrolimus | La coadministration d’Advagraf et d’inducteurs du CYP3A4 ou de la glycoprotéine P peut se traduire par une diminution de la concentration sanguine du tacrolimus. | ||
Anti-infectieux (suite) : caspofungine | T | ↓ tacrolimus | La caspofongine a réduit l’ASC0-12 du tacrolimus d’environ 20 %, la concentration sanguine maximale (Cmax) de 16 %, et la concentration sanguine sur 12 heures (C12hr) de 26 % chez des sujets adultes en bonne santé lorsque le tacrolimus (2 doses de 0,1 mg/kg à 12 heures d’intervalle) a été administré au 10e jour de prise de CANCIDAS à 70 mg par jour, par rapport aux résultats d’une période témoin au cours de laquelle le tacrolimus a été administré seul. | ||
| Classe du | Référence | Effet sur la concentration de tacrolimus | Commentaire | ||
| médicament | |||||
| concomitant : | |||||
| Nom du médicament | |||||
Inhibiteur de la calcineurine : sirolimus | EC | ↓ tacrolimus | Après 14 jours d’administration concomitante de tacrolimus (sous forme de Prograf [formulation à libération immédiate]) et de sirolimus (2 mg/jour ou 5 mg/jour; un substrat aussi bien pour le CYP3A4 que la glycoprotéine P) chez des greffés du rein stables, l’ASC et la Cmin du tacrolimus ont diminué d’environ 30 % par rapport à ce qui se produisait quand ce dernier était administré seul. L’ASC0-12 et la Cmin moyennes du tacrolimus suivant l’administration concomitante de 1 mg/jour de sirolimus ont diminué d’environ 3 % et 11 % respectivement. L’innocuité et l’efficacité de l’utilisation du tacrolimus conjointement au sirolimus n’ont pas été établies. | ||
Antiviraux à action directe (AAD) : sofosbuvir | T | ↓ or ↑ tacrolimus | Les variations de la fonction hépatique peuvent avoir des répercussions sur la pharmacocinétique du tacrolimus pendant un traitement par AAD visant la clairance du virus de l’hépatite C. Les effets sur les concentrations du tacrolimus peuvent varier selon la combinaison d’AAD utilisée. Un suivi étroit et un éventuel ajustement de la posologie de tacrolimus s’imposent afin d’en assurer l’efficacité et l’innocuité sur une base continue. | ||
Préparations d’herbes médicinales : millepertuis | T | ↓ tacrolimus | Le millepertuis (Hypericum perforatum) induit le CYP3A4 et la glycoprotéine P. Étant donné que le tacrolimus est un substrat du CYP3A4, il est possible que la prise de millepertuis par un patient sous Advagraf fasse diminuer les concentrations de tacrolimus. | ||
| Classe du | Référence | Effet sur la concentration de tacrolimus | Commentaire | ||
| médicament | |||||
| concomitant : | |||||
| Nom du médicament | |||||
| Extraits de Schisandra sphenanthera | T | ↑ tacrolimus | L’administration concomitante d’Advagraf avec des substrats et/ou des inhibiteurs du CYP3A4 et de la glycoprotéine P peut entraîner une augmentation de la concentration sanguine du tacrolimus. | ||
| Cannabidiol | T | ↑ tacrolimus | L’administration concomitante d’Advagraf avec du cannabidiol peut entraîner une augmentation de la concentration sanguine du tacrolimus. Surveiller les concentrations minimales de tacrolimus dans le sang total et ajuster la dose d’Advagraf si nécessaire. | ||
* N’est plus commercialisé au Canada EC = essai clinique T = théorique
Advagraf et vaccinations
Les immunosuppresseurs peuvent entraver l’efficacité des vaccins. Par conséquent, un vaccin administré durant le traitement avec Advagraf peut se révéler moins efficace. Il faut également éviter d’administrer des vaccins atténués vivants, lesquels peuvent comprendre, mais sans s’y limiter, les vaccins antirougeoleux, antiourlien, antirubelleux, antipolyomyélitique oral, BCG, antiamaril et antithyphoïque de type 21a.
Absence d’interactions médicamenteuses avec Advagraf
À une dose donnée de mycophénolate mofétil (MMF), l’administration concomitante de tacrolimus (sous forme de Prograf [formulation à libération immédiate]) donne lieu à une exposition plus marquée à l’acide mycophénolique (AMP) que ce que l’on observe suivant la coadministration de cyclosporine, et ce, en raison de l’action inhibitrice de la cyclosporine sur l’excrétion biliaire de l’AMP-glucuronide par le MRP-2 et de la diminution consécutive de la recirculation entéro- hépatique de l’AMP. Par conséquent, l’exposition à l’AMP lorsque le mycophénolate mofétil est administré en association avec la cyclosporine est d’environ 30 à 40 % inférieure à celle observée lorsqu’il est administré seul ou avec le tacrolimus. Puisque le tacrolimus n’exerce aucun effet sur la recirculation entéro-hépatique de l’AMP-glucuronide, les cliniciens devraient être conscients du risque d’augmentation de l’exposition à l’AMP que pose le passage de la cyclosporine au tacrolimus chez les patients recevant concomitamment du MMF ou du mycophénolate sodique (MPS). Inversement, il existe un risque de diminution de l’exposition à l’AMP suivant le passage du tacrolimus à la cyclosporine chez les patients
recevant concomitamment du MMF ou du MPS. Il est recommandé d’assurer une surveillance thérapeutique de l’AMP.
9.5 Interactions médicament-aliment
Il faut éviter le jus de pamplemousse en raison de ses effets inhibiteurs sur le métabolisme à médiation par le cytochrome P450 3A.
9.6 Interactions médicament-plante médicinale
Le millepertuis (Hypericum perforatum) induit le CYP3A4 et la glycoprotéine P. Étant donné que le tacrolimus est un substrat du CYP3A4, il est possible que la prise de millepertuis par un patient sous Advagraf fasse diminuer les concentrations de tacrolimus.
Les extraits de Schisandra sphenanthera inhibent le CYP3A4 et la glycoprotéine P, et peuvent augmenter les concentrations sanguines de tacrolimus.
9.7 Interactions médicament-examens de laboratoire
Aucune interaction avec des épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d'action
Le tacrolimus, principe actif d’Advagraf, est un macrolide immunosuppresseur produit par Streptomyces tsukubaensis.
Le tacrolimus prolonge la survie de l’hôte et du greffon transplanté dans les modèles animaux de transplantation de foie, de rein, de cœur, de moelle osseuse, d’intestin grêle et pancréas, de poumon et trachée, de peau, de cornée et de membre.
Chez des espèces animales, on a démontré l’aptitude du tacrolimus à inhiber certaines réactions de l’immunité humorale et, dans une plus grande mesure, de l’immunité cellulaire telles que le rejet d’allogreffe, les hypersensibilités du type retardé, la polyarthrite à adjuvant de Freund, l’encéphalomyélite allergique expérimentale et le rejet du greffon contre l’hôte.
Le tacrolimus inhibe l’activation des lymphocytes T, bien que son mécanisme d’action n’ait pas encore été élucidé. Selon des données expérimentales, le tacrolimus se fixe à une protéine intracellulaire, la FKBP-12. Il se forme ensuite un complexe de tacrolimus-FKBP-12, de calcium, de calmoduline et de calcineurine, puis il y a inhibition de l’activité de la phosphatase de la calcineurine. Cet effet peut empêcher la déphosphorylation et la translocation du facteur nucléaire des lymphocytes T activés (NF-AT), une composante nucléaire qui amorcerait la transcription génétique nécessaire à la formation des lymphokines (telles que l’interleukine-2 ou l’interféron gamma). Ce phénomène provoque une nette inhibition de l’activation des lymphocytes T (c’est- à-dire, une immunosuppression).
10.2 Pharmacodynamie
Voir 10 PHARMACOLOGIE CLINIQUE, 10.1 Mode d’action.
10.3 Pharmacocinétique
L’activité du tacrolimus est surtout attribuable au composé mère du médicament. Les paramètres pharmacocinétiques du tacrolimus ont été déterminés après administration orale d’Advagraf chez des volontaires sains et des greffés rénaux et hépatiques (Tableau 8).
Tableau 8 : Paramètres pharmacocinétiques d’Advagraf (tacrolimus encapsulé à libération prolongée)
| Population | n | Dose | Jour§ | Paramètres pharmacocinétiques | ||||||||
| Cmax‡ | Tmax† | ASC0-24‡ | ||||||||||
| (ng/mL) | (h) | (ng•h/mL) | ||||||||||
| Volontaires sains | 24 | 4 mg | Jour 1 Jour 10 | 6,2 11,6 | 2,0 2,0 | 74,3 155,0 | ||||||
| Receveurs adultes d’une première greffe de rein | 34 | 0,19 mg/kg 0,20 mg/kg | Jour 1 Jour 14 | 18,2 29,9 | 3,0 2,0 | 231,9 363,9 | ||||||
| Conversion chez des greffés rénaux adultes | 66 | 5,8 mg 6,1 mg | Jour 1 Jour 14 | 14,8 14,2 | 2,0 2,0 | 204,6 197,6 | ||||||
| Receveurs adultes d’une première greffe de foie | 45 | 0,12 mg/kg 0,22 mg/kg | Jour 1 Jour 14 | 8,8 23,4 | 4,0 2,0 | 114 305 | ||||||
| Conversion chez des greffés hépatiques adultes | 62 | 5,2 mg | Jour 14 | 12,5 | 2,0 | 177 | ||||||
| Conversion chez les greffés hépatiques pédiatriques | 18 | 5,4 mg | Jour 7 | 14,2 | 2,0 | 181 | ||||||
La dose est la dose monoquotidienne moyenne pour le groupe (greffés) ou la dose réelle administrée (volontaires sains). Conversion s’entend du passage de Prograf (formulation à libération immédiate) à Advagraf (formulation à libération prolongée) à raison de 1:1 (mg:mg) en fonction de la dose quotidienne totale.
†Valeurs médianes ‡Moyennes arithmétiques §Jours de traitement par Advagraf.
On a noté une réduction marquée de la variabilité intra-individuelle de l’exposition (ASC0-24) à l’état d’équilibre chez les receveurs noirs de greffe rénale qui sont passés de Prograf (formulation à libération immédiate) (coefficient de variation %; CV % : 25,4 %) à Advagraf (formulation à libération prolongée) (CV % : 12,2 %). Chez les receveurs blancs de greffe rénale, la variabilité intra-individuelle de l’exposition à l’état d’équilibre s’est avérée semblable après le
passage de Prograf (formulation à libération immédiate) (CV % : 12,2 %) à Advagraf (formulation à libération prolongée) (CV % : 14,1 %).
On a noté une réduction statistiquement significative (p = 0,044) de la variabilité intra-individuelle de l’exposition à dose ajustée (ASC24) chez les receveurs de greffe hépatique à l’état d’équilibre après le passage de Prograf (CV % : 15 %) à Advagraf (CV % : 12 %).
Compte tenu de la variabilité interindividuelle de la pharmacocinétique du tacrolimus, il est nécessaire d’individualiser le schéma posologique pour optimiser le traitement (voir 4 Posologie et administration). Selon les données pharmacocinétiques, le sang entier constitue un milieu plus approprié aux fins des dosages pour la description des caractéristiques pharmacocinétiques du tacrolimus que le plasma.
Absorption
Suivant l’administration par voie orale, l’absorption du tacrolimus par l’appareil digestif est incomplète et variable.
Chez 20 sujets en bonne santé, l’administration orale d’une suspension aqueuse d’Advagraf a été associée à une ASC0-inf plus élevée de 5 % et à une Cmax plus élevée de 30 % comparativement à l’administration par voie orale de capsules intactes, tandis que l’administration de la suspension aqueuse par sonde nasogastrique a été associée à une ASC0-inf moindre de 17 % et à une Cmax plus élevée de 28 % comparativement à ce qui s’est produit avec des capsules intactes.
Les receveurs de greffe rénale et hépatique dont l’état est stable sont passés de Prograf (formulation à libération immédiate) deux fois par jour à Advagraf (formulation à libération prolongée) une fois par jour, à raison d’une dose quotidienne totale de 1:1 (mg:mg), tout en continuant de bénéficier de taux sanguins adéquats de tacrolimus. Le Tableau 9 qui suit présente le rapport et l’IC de l’ASC après le passage de Prograf à Advagraf.
Tableau 9 : Pharmacocinétique relative (ASC0-24) à l’état d’équilibre chez des greffés stables ayant passé de Prograf (formulation à libération immédiate) à Advagraf (formulation à libération prolongée)
| n | Advagraf/Prograf | IC à 90 % | |||||||||
| Receveurs adultes de greffe rénale | 66 | 95,0 % | 90,7 %; 99,4 % | ||||||||
| Receveurs adultes de greffe hépatique | 62 | 88,8 % | 85,4 %; 92,3 % | ||||||||
| Receveurs pédiatriques de greffe hépatique | 18 | 100,9 % | 90,8 %; 112,1 % | ||||||||
IC : Intervalle de confiance. Moyennes des moindres carrés selon le modèle d’analyse de covariance des variables. Le rapport des moyennes des moindres carrés et de l’intervalle de confiance à 90 % pour l’ASC0-24 a consisté en des valeurs d’une transformation logarithmique naturelle (exprimée en pourcentage) retransformée à l’échelle linéaire. Pour toutes les études auprès de sujets adultes, les données représentent une comparaison des deux profils à l’état d’équilibre pour chacun des médicaments.
On a noté une forte corrélation entre les valeurs minimales (Cmin) et l’exposition (ASC0-24) après l’administration d’Advagraf chez des receveurs d’une première greffe de rein (r = 0,83) et de foie (r = 0,92) ainsi qu’après le passage à Advagraf dans le cas de receveurs de greffe rénale (r = 0,86) et hépatique (r = 0,90).
Effets de l’ingestion de nourriture : La présence de nourriture exerce un effet sur l’absorption du tacrolimus; le tacrolimus est absorbé le plus rapidement et dans la proportion la plus grande lorsqu’il est administré à jeun. Chez 24 volontaires sains, l’administration d’Advagraf immédiatement après la prise d’un repas à forte teneur en graisses (150 calories d’origine protidique, 250 calories d’origine glucidique et de 500 à 600 calories d’origine lipidique) a donné lieu à une diminution d’environ 25 % de la Cmax, de l’ASC0-t et de l’ASC0-inf comparativement aux valeurs notées à jeun. La nourriture a retardé l’atteinte du Tmax médian obtenu en 2 heures à jeun à 4 heures à l’état non à jeun, mais la demi-vie terminale est restée à 36 heures sans égard aux conditions de prise de la dose.
Chez les 24 volontaires sains, l’heure des repas a par ailleurs exercé un effet sur la biodisponibilité du tacrolimus. Lorsqu’on a administré Advagraf immédiatement après la prise d’un petit déjeuner à forte teneur en graisses, l’ASC0-inf du tacrolimus a baissé d’environ 25 % par rapport à ce qui se produit à jeun. Lorsqu’Advagraf a été administré 1,5 heure après la prise d’un petit déjeuner à forte teneur en graisses, l’exposition au tacrolimus a baissé d’environ 35 %. L’administration d’Advagraf 1 heure avant la prise d’un petit déjeuner à forte teneur en graisses a réduit de 10 % l’exposition au tacrolimus.
Chez 23 volontaires en bonne santé, on a observé un effet diurne sur l’absorption du tacrolimus. La prise d’Advagraf en soirée a donné lieu à une diminution de l’ASC0-inf de 35 % par rapport à la prise le matin.
Distribution
Chez les volontaires sains et les greffés rénaux et hépatiques, le volume apparent de distribution du tacrolimus (d’après les concentrations déterminées à partir d’échantillons de sang entier) est respectivement d’environ 1,91, 1,41 et 0,85 l/kg (Tableau 10).
Tableau 10 : Distribution chez des volontaires sains et des greffés rénaux et hépatiques
| Paramètre | Volontaires | Greffés du rein | Greffés du foie | ||||||
| (n = 8) | (n = 26) | (n = 17) | |||||||
| Dose i.v. moyenne | 0,025 mg/kg/4 h | 0,02 mg/kg/4 h | 0,05 mg/kg/12 h | ||||||
| V (L/kg) | 1,91 ± 0,31 | 1,41 ± 0,66 | 0,85 ± 0,3 | ||||||
| Cl (L/h/kg) | 0,040 ± 0,009 | 0,083 ± 0,050 | 0,053 ± 0,017 | ||||||
La fixation du tacrolimus aux protéines plasmatiques est d’environ 99 % et elle est indépendante de la concentration sur une plage de valeurs comprises entre 5 et 50 ng/ml. Parmi les protéines, le tacrolimus se lie surtout à l’albumine et à la glycoprotéine alpha-1-acide, et il a une forte affinité d’association avec les érythrocytes. La distribution du tacrolimus entre le sang entier et le plasma dépend de plusieurs facteurs tels que l’hématocrite, la température à la séparation du plasma, la concentration du médicament et la concentration de protéines dans le plasma. Dans une étude américaine au cours de laquelle le tacrolimus était administré sous forme de Prograf (formulation à libération immédiate), le rapport entre la concentration déterminée à partir d’échantillons de sang entier et la concentration à partir d’échantillons de plasma s’est chiffré à 35 en moyenne (plage de 12 à 67).
Métabolisme
Le tacrolimus subit un métabolisme important dans le foie par les systèmes enzymatiques des oxydases à fonction mixte, notamment les cytochromes P-450 3A4 (CYP3A4) et 3A5 (CYP3A5). Une voie métabolique menant à la formation de 8 métabolites possibles a été évoquée. Il a été établi que la déméthylation et l’hydroxylation sont les principaux mécanismes de biotransformation in vitro. L’incubation de microsomes de foies humains a révélé que le principal métabolite est le 13- déméthyle tacrolimus. On a signalé, dans les études in vitro, que le métabolite 31-déméthyle exerce la même activité que le tacrolimus. On a par ailleurs établi que l’activité des métabolites 13-déméthyle, 15-déméthyle ainsi que 15- et 31-doubles déméthylés était inférieure à 10 % de celle du tacrolimus.
Élimination
La clairance moyenne du tacrolimus administré par voie i.v. est de 0,040, 0,083 et 0,053 L/h/kg respectivement chez les volontaires sains et les greffés adultes du rein et du foie. Chez l’humain, moins de 1 % de la dose administrée est excrétée sous forme non métabolisée dans les urines.
Durée de l’effet
Le profil pharmacocinétique du tacrolimus sous la forme de Prograf (formulation à libération immédiate) après administration par voie intraveineuse ou orale est bien défini. Le tacrolimus sous forme de Prograf (formulation à libération immédiate) requiert une administration biquotidienne. Le tacrolimus en formulation à libération prolongée (Advagraf) a été mis au point en tant que formulation à prise quotidienne unique le matin. Les données amassées jusqu’à présent sur le tacrolimus sous forme de Prograf (formulation à libération immédiate) indiquent que l’exposition totale à raison d’un intervalle posologique établi en fonction de l’ASC ou par dosage de la concentration du médicament à partir d’échantillons de sang entier est le facteur le plus important pour déterminer le risque de rejet aigu après une transplantation d’organe.
Par contre, les concentrations maximales (Cmax) de tacrolimus dans le sang entier lorsqu’il est administré sous forme de Prograf (formulation à libération immédiate) ne semblent pas prévoir un risque de rejet aigu confirmé par biopsie ou de la probabilité de survenue d’un effet indésirable. Aucun lien statistiquement significatif entre les Cmax de tacrolimus dans le sang entier, la survenue d’effets indésirables ou un phénomène de rejet aigu confirmé par biopsie n’a été mis en évidence à la suite d’une analyse de régression Cox (le délai avant la survenue de la première manifestation servant de variable dépendante et la valeur maximale du pic des concentrations servant de covariable) des données provenant de 181 receveurs de transplantation rénale ayant reçu Prograf (formulation à libération immédiate). Cependant, bien qu’elle ne soit pas prédicatrice d’un quelconque effet indésirable particulier, une Cmax plus élevée pourrait potentiellement accroître le risque global sur le plan de l’innocuité.
Les objectifs biopharmaceutiques visés dans le contexte de la mise au point d’une formulation monoquotidienne de tacrolimus étaient donc l’atteinte d’une ASC relative en fonction de celle de Prograf (formulation à libération immédiate) et à l’intérieur des critères d’équivalence, ainsi que d’une Cmax égale ou moindre par comparaison à celle de Prograf (formulation à libération immédiate). De plus, l’élaboration clinique d’une formulation monoquotidienne exige une bonne corrélation entre la concentration minimale par rapport à l’ASC [similairement à ce qui est obtenu avec Prograf (formulation à libération immédiate)] et un même éventail de concentrations minimales cibles analogues à celles de Prograf (formulation à libération immédiate), tout en ayant recours au même système de surveillance thérapeutique.
Les paramètres pharmacocinétiques de la formulation à libération prolongée de tacrolimus (Advagraf) ont fait l’objet d’études auprès de patients. Les résultats indiquent que le même type de surveillance thérapeutique que celui employé avec Prograf (formulation à libération immédiate) convient dans le cas de la formulation à libération prolongée de tacrolimus. De plus, le même éventail de valeurs minimales cibles utilisées avec Prograf (formulation à libération immédiate) convient dans le cas de la formulation à libération prolongée de tacrolimus. Chez les patients après conversion, l’exposition au tacrolimus (ASC0-24) à l’état d’équilibre s’avère non seulement équivalente entre Prograf (formulation à libération immédiate) et la formulation à libération prolongée, mais elle favorise aussi la prophylaxie continue du rejet d’organe. Les données issues des études auprès de receveurs de greffe indiquent que l’administration monoquotidienne de la formulation à libération prolongée de
tacrolimus donne lieu à des valeurs de Cmax constamment moindres que celles associées à l’administration biquotidienne de Prograf (formulation à libération immédiate). De plus, les profils pharmacocinétiques de la formulation à libération prolongée de tacrolimus n’ont fait foi d’aucun signe de libération accélérée de la dose (c.-à-d. libération plus rapide de la dose complète à partir de la forme posologique) lors de tout traitement.
Tableau 11 : Paramètres biopharmaceutiques relatifs (ASC0-24) à l’état d’équilibre
| Population étudiée | n | Advagraf (à libération prolongée) / | IC à 90 % | ||
| Prograf (à libération immédiate) | |||||
| (rapport des moyennes des | |||||
| moindres carrés) | |||||
| Greffés rénaux adultes | 66 | 95,0 % | 90,7 %; 99,4 % | ||
| Greffés hépatiques adultes | 62 | 88,8 % | 85,4 %; 92,3 % | ||
| Greffés hépatiques pédiatriques | 18 | 100,9 % | 90,8 %; 112,1 % | ||
Base de patients : Receveurs stables de greffe passés de Prograf (formulation à libération immédiate) à la formulation à libération prolongée de tacrolimus (Advagraf). Les paramètres de moyennes des moindres carrés ont été générés selon le modèle d’analyse de covariance des variables. Le rapport des moyennes paramétriques et les intervalles de confiance à 90 % consistent en des paramètres à transformation logarithmique naturelle (exprimés en pourcentage) retransformés à l’échelle linéaire. Pour toutes les études auprès de sujets adultes, les données représentent une comparaison des deux profils à l’état d’équilibre pour chacun des médicaments. IC : Intervalle de confiance.
Aucune étude adéquate et bien contrôlée n’a été menée chez des femmes enceintes. Le tacrolimus traverse la barrière placentaire; les bébés exposés au tacrolimus in utero risquent de naître prématurément et de présenter des anomalies/malformations congénitales, un faible poids à la naissance et une souffrance fœtale. Son administration durant la grossesse a été associée à des cas d’accouchement avant terme, d’hyperkaliémie néonatale et de dysfonction rénale. Le tacrolimus peut aggraver l’hyperglycémie chez les femmes enceintes atteintes de diabète (y compris de diabète gestationnel). Surveiller régulièrement la glycémie maternelle. Le tacrolimus peut exacerber l’hypertension chez les femmes enceintes et accentuer la prééclampsie. Surveiller et maîtriser la tension artérielle. Les femmes et les hommes en âge de procréer doivent envisager l’utilisation d’une méthode contraceptive appropriée avant l’instauration du traitement par le tacrolimus. Advagraf ne devrait être administré en période de grossesse que si les bienfaits escomptés pour la mère l’emportent sur les risques possibles pour le fœtus.
Dans un essai de l’Université de Pittsburgh, onze receveuses de greffe qui avaient fait l’objet d’un traitement d’entretien au tacrolimus en période de grossesse ont accouché de douze bébés, l’une d’entre elles ayant conçu deux fois. Ces patientes avaient reçu du tacrolimus de la semaine 1 à 20 mois avant de concevoir. Dix des grossesses ont été menées à terme, quatre naissances ayant eu lieu par césarienne. Les nouveau-nés n’ont accusé aucun retard de croissance ou anomalies congénitales, mais la majorité d’entre eux souffraient d’hyperkaliémie, problème qui s’est résorbé au bout de 24 à 48 heures, et ce, sans effets indésirables. Deux bébés (prématurés de 22 et de 24 semaines) sont décédés peu après la naissance. Dans un cas,
diabète, hypertension et protéinurie avaient compliqué la grossesse, alors que dans l’autre, une infection à CMV avait nécessité un traitement au ganciclovir. On a par ailleurs fait état d’un nouveau-né atteint d’anurie passagère associée à une forte concentration sanguine de tacrolimus dans le cordon ombilical, bien que la fonction rénale soit revenue à la normale en l’espace d’une semaine. On a rapporté également le cas d’une femme de 28 ans, mère d’un garçon en bonne santé, qui avait dû recevoir une corticothérapie par injections bolus ainsi que de plus fortes doses de tacrolimus en raison d’un rejet de greffon hépatique. Dans ce cas, la concentration plasmatique du médicament relevée dans le cordon ombilical était à peu près moitié moindre que celle mesurée dans le plasma de la mère.
Populations et états pathologiques particuliers
- Enfants et adolescents :
L’expérience acquise avec le tacrolimus chez les greffés du rein en pédiatrie est limitée.
- Personnes âgées :
La pharmacocinétique du tacrolimus n’a pas été établie en gériatrie.
- Sexe :
Les données recueillies auprès de greffés du rein ayant passé de Prograf (formulation à libération immédiate) à Advagraf (formulation à libération prolongée) lors d’une étude en mode ouvert de phase II font état d’une équivalence entre les deux sexes pour ce qui est de l’exposition; le rapport des moyennes des moindres carrés de l’ASC0-24 (Advagraf:Prograf) à l’état d’équilibre était de 92,0 % [IC à 90 % : 86,1 %; 98,3 %] dans le cas des femmes (n = 24) et de 96,7 % [IC à 90 % : 90,9 %; 102,9 %] dans le cas des hommes (n = 42).
Les données similaires recueillies auprès de greffés du foie étant passés de Prograf à Advagraf lors d’une étude en mode ouvert de phase II font état d’une équivalence entre les deux sexes pour ce qui est de l’exposition; le rapport des moyennes des moindres carrés de l’ASC24 (Advagraf:Prograf) à l’état d’équilibre était de 89,2 % [IC à 90 % : 82,7 %; 96,1 %] dans le cas des femmes (n = 26) et de 88,5 % [IC à 90 % : 84,9 %; 92,3 %] dans le cas des hommes (n = 36).
- Origine ethnique :
Les données recueillies sur l’administration d’Advagraf auprès de receveurs d’une première greffe de rein indiquent que les patients d’origine ethnique noire nécessitent une dose plus élevée pour l’atteinte de concentrations minimales comparables à celles observées chez les sujets d’origine ethnique blanche.
Des receveurs noirs de greffe rénale (n = 12) sont passés de Prograf (formulation à libération immédiate) à Advagraf (formulation à libération prolongée), à raison d’une dose quotidienne totale de 1:1 (mg:mg). Le rapport des moyennes des moindres carrés de l’ASC0-24 (Advagraf:Prograf) à l’état d’équilibre était de 109,8 % [IC à 90 % : 99,0 %, 121,7 %] dans le cas
des sujets noirs. La variabilité intra-individuelle de l’exposition chez les patients d’origine ethnique noire était moindre avec Advagraf comparativement à Prograf.
- Insuffisance hépatique :
Après l’administration par voie i.v. et par voie orale d’une dose unique du médicament sous la version Prograf (formulation à libération immédiate), on a analysé la pharmacocinétique du tacrolimus chez six patients présentant une légère dysfonction hépatique (score moyen de Pugh : 6,2). Les paramètres pharmacocinétiques obtenus étaient les suivants :
Tableau 12 : Paramètres pharmacocinétiques du tacrolimus (formulation à libération immédiate) chez des patients présentant une légère insuffisance hépatique
| Paramètre | Dose et voie | |||||||
| (n = 6) | 7,7 mg p.o. | 1,3 mg i.v. | ||||||
| Plage d’âges (ans) | 52 à 63 | |||||||
| Biodisponibilité absolue (%) | 22,3 ± 11,4 | - | ||||||
| Cmax (ng/mL) | 48,2 ± 17,9 | - | ||||||
| Tmax (h) | 1,5 ± 0,6 | - | ||||||
| ASC0-72 (ng•h/mL) | 488 ± 320 | 367 ± 107 | ||||||
| V (L/kg) | 3,7 ± 4,7* | 3,1 ± 1,6 | ||||||
| Cl (L/h/kg) | 0,034 ± 0,019* | 0,042 ± 0,020 | ||||||
| t1/2 (h) | 66,1 ± 44,8 | 60,6 ± 43,8 | ||||||
* Après correction pour la biodisponibilité.
Le sort du tacrolimus chez les patients ayant une légère dysfonction hépatique n’a pas différé substantiellement de celui chez les volontaires normaux (voir tableaux précédents). En général, la demi-vie d’élimination du tacrolimus s’est avérée plus longue et le volume de distribution plus important chez les patients accusant une légère dysfonction hépatique que chez les volontaires normaux. La clairance s’étant révélée semblable dans les deux populations, les patients atteints d’une légère dysfonction hépatique pourraient ne pas requérir de moindres doses d’entretien de tacrolimus que les patients dont la fonction hépatique est normale, étant donné que le tacrolimus subit un métabolisme important à plusieurs sites.
On a analysé la pharmacocinétique du tacrolimus chez 6 patients atteints de dysfonction hépatique sévère (score moyen de Pugh > 10) qui avaient reçu Prograf (formulation à libération immédiate). La clairance moyenne du médicament s’est révélée substantiellement moins importante dans les cas de dysfonction hépatique sévère, et ce, indépendamment de la voie d’administration.
Tableau 13 : Paramètres pharmacocinétiques du tacrolimus (formulation à libération immédiate) chez des patients présentant une grave insuffisance hépatique
| Voie, n | Dose | ASC ng•h/ml (0-t) | T1/2(h) | V (L/kg) | Cl (L/h/kg) | |||||||||||
| i.v., n = 6 | 0,02 mg/kg/4 h i.v. (n = 2) | 762 (t = 120 h) | 198 ± 158 Plage : 81 à 436 | - | - | |||||||||||
0,01 mg/kg/8 h i.v. (n = 4) | 289 ± 117 (t = 144 h) | 3,9 ± 1,0 | 0,017 ± 0,013 | |||||||||||||
| p.o., n = 5† | 8 mg p.o. (n = 1) | 658 (t = 120 h) | 119 ± 35 Plage : 85 à 178 | 3,1 ± 3,4 | 0,016 ± 0,011 | |||||||||||
5 mg p.o. (n = 4) | 533 ± 156 (t = 144 h) | |||||||||||||||
4 mg p.o. (n = 1) | - | |||||||||||||||
† 1 patient n’a pas reçu la dose p.o.
- Insuffisance rénale :
La pharmacocinétique du tacrolimus après l’administration d’une dose unique par voie i.v. de Prograf a été déterminée chez 12 patients (7 non dialysés et 5 dialysés). Le tableau suivant présente les paramètres pharmacocinétiques relevés :
Tableau 14 : Pharmacocinétique du tacrolimus chez les patients atteints d’insuffisance rénale
| Créatinine sérique (mg/dl) | 3,9 ± 1,6 (non dialysés) 12,0 ± 2,4 (dialysés) |
| Plage d’âges (ans) | 25 à 65 |
| Voie d’administration | i.v. |
| Dose (mg) | 1,17 ± 0,28 |
| ASC0-60 (ng•h/mL) | 393 ± 123 |
| ASC0-inf (ng•h/mL) | 499 ± 155 |
| V (L/kg) | 1,07 ± 0,20 |
| Cl (L/h/kg) | 0,038 ± 0,014 |
| t1/2(h) | 26,3 ± 9,2 |
L’élimination du tacrolimus, chez les insuffisants rénaux, ne différait pas de celui chez les volontaires normaux (voir les tableaux précédents). La clairance était semblable, mais le volume
de distribution était moindre et la demi-vie moyenne d’élimination terminale était plus brève que chez les volontaires normaux.
Diabète : Les receveurs stables d’une greffe de rein atteints de diabète ou de NODAT que l’on a fait passer à Advagraf affichaient un rapport des moyennes des moindres carrés de l’ASC0-24 (Advagraf:Prograf) de 92,0 % [IC à 90 % : 84,8 %; 99,7 %] (n = 13).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver le médicament et le dispenser à la température ambiante contrôlée, entre 15 °C et 30 °C.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
En raison des effets immunosuppresseurs du tacrolimus, il faut éviter d’inhaler la poudre contenue dans les produits contenant du tacrolimus ainsi que tout contact direct entre celle-ci et la peau ou les muqueuses. Si un tel contact se produit, laver la peau et les yeux.
PARTIE 2 : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses: tacrolimus Nom chimique : [3S-[3R*[E(1S*,3S*,4S*)],4S*,5R*,8S*,9E,12R*,14R*,15S*,16R*,18S*, 19S*,26aR*]]-5,6,8,11,12,13,14,15,16,17,18,19,24,25,26,26a-hexadecahydro-5,19-dihydroxy-3-[2-(4-hydroxy-3-méthoxycyclohexyl)-1-méthylethényl]-14,16-diméthoxy-4,10,12,18-tétraméthyl- 8-(2-propenyl)-15,19-époxy-3H-pyrido[2,1-c][1,4] oxaazacyclotricosine-1,7,20,21(4H,23H)- tétrone, monohydrate.
Formule moléculaire et masse moléculaire : C44H69NO12•H2O et 822,03
Formule développée :
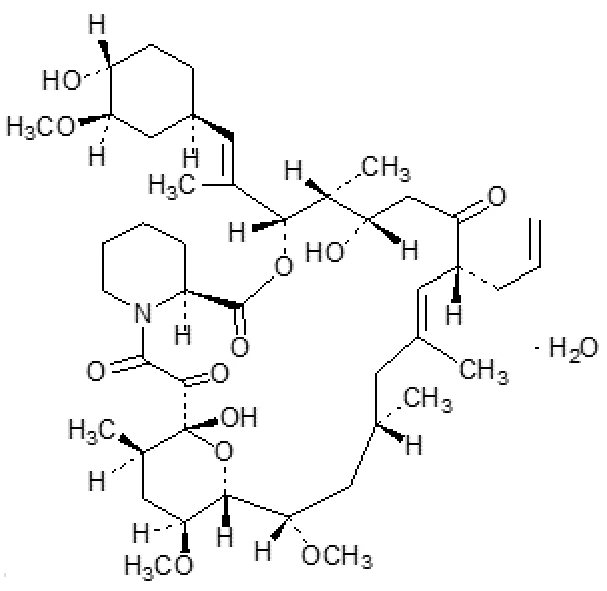
Propriétés physicochimiques : Le tacrolimus se présente sous forme de cristaux blancs ou de poudre cristalline. Pratiquement insoluble dans l’eau, il est aisément soluble dans l’éthanol et très soluble dans le méthanol et le chloroforme
Point de fusion : entre 124,9 et 126,8 °C, déterminé par analyse thermique
Coefficient de partage : > 1 000 (dans le n-octanol/l’eau)
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Greffe rénale
Tableau 15 : Résumé des données d’ordre démographique des essais en transplantation rénale
| No de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Nombre | Âge moyen (tranche) | Sexe | Origine | |||||
| de sujets | ethnique | ||||||||||
| dans | (B/N/ | ||||||||||
| l’étude | O/A) | ||||||||||
| REIN – Première greffe | |||||||||||
| 02-0-158 | Multicentrique, comparative, randomisée, en mode ouvert de phase III | Advagraf (à libération prolongée) : dose initiale 0,15 mg à 0,2 mg/kg/j, p.o., 1 f.p.j. le matin, 1 an.* | 214 | 47,84 ± 12,995 (17-77) | H = 138 F = 76 | 160/41/ 5/8 | |||||
Prograf (à libération immédiate) : dose initiale 0,075 mg à 0,1 mg/kg, p.o., 2 f.p.j., 1 an.* | 212 | 48,62 ± 12,855 (19-74) | H = 136 F = 76 | 152/51/ 5/4 | |||||||
| Neoral : dose initiale 4 à 5 mg/kg, p.o., 2 f.p.j., 1 an.* | 212 | 47,63 ± 12,953 (17-77) | H = 130 F = 82 | 163/36/ 8/5 | |||||||
| FG-506E-12-01 | Multicentrique, comparative, randomisée, en mode ouvert de phase II | Advagraf (à libération prolongée) : dose initiale 0,2 mg/kg, p.o., 1 f.p.j. le matin‡. Durée de l’étude : 6 semaines. | 60 | 44,0 (19-66) | H = 34 F = 26 | 58/0/0/2 | |||||
| No de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Nombre | Âge moyen (tranche) | Sexe | Origine | |||||
| de sujets | ethnique | ||||||||||
| dans | (B/N/ | ||||||||||
| l’étude | O/A) | ||||||||||
Prograf (à libération immédiate) : dose initiale 0,2 mg/kg, p.o., 2 f.p.j., 1 an‡. Durée de l’étude : 6 semaines. | 59 | 43,6 (21-65) | H = 44 F = 15 | 59/0/0/0 | |||||||
| REINS – Greffés passés de Prograf (formulation à libération immédiate) à Advagraf | |||||||||||
| (formulation à libération prolongée) | |||||||||||
| 02-0-131 | Étude de pharmaco- cinétique après conversion (1:1), multicentrique, en mode ouvert de phase II sur l’innocuité | Dose orale individualisée (tacrolimus – concentrations minimales de 5 à 20 ng/ml). La dose 2 f.p.j. de Prograf (à libération immédiate) a été administrée pendant 1 semaine suivie de 1 dose 1 f.p.j. d’Advagraf (à libération prolongée) pendant 4 semaines. | 68 | 46,7 ± 12,57 (22-71) | H = 42 F = 26 | 54/12/1/ 1 | |||||
| No de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Nombre | Âge moyen (tranche) | Sexe | Origine | ||||
| de sujets | ethnique | |||||||||
| dans | (B/N/ | |||||||||
| l’étude | O/A) | |||||||||
FG-506E-12-02 (Alloway, 2005)1 | Étude de pharmaco- cinétique comparative, multicentrique, ouverte, de phase II, croisée avec réplication sur quatre périodes. | Dose orale individualisée (tacrolimus – concentrations minimales de 5 à 15 ng/ml). Prograf (à libération immédiate) 2 f.p.j. ou Advagraf (à libération prolongée) 1 f.p.j. pendant 14 jours pour chacune des 4 périodes de traitement. | 69 | 44,8 (20-65) | H = 49 F = 20 | 52/1/8/8 | ||||
B = Blancs; N = Noirs, O = Orientaux, A = autres (comprenant Indiens d’Asie, aborigènes d’autres îles du Pacifique, Hawaïens autochtones, Philippins et Autochtones du Brésil). *L’éventail des concentrations cibles de tacrolimus (Advagraf [formulation à libération prolongée] et Prograf [formulation à libération immédiate]) était de 7 à 16 ng/ml des jours 0 à 90 et de 5 à 15 ng/ml par la suite. ‡Concentrations minimales cibles de 10 à 20 ng/ml (jours 1 à 14) et de 5 à 15 ng/ml (jour 15 à semaine 6).
Greffe hépatique
Tableau 16 : Résumé des données d’ordre démographique des essais en transplantation hépatique
| No de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Nombre | Âge moyen (tranche) | Sexe | Race (B/N/ O/A) | ||||
| de sujets | ||||||||||
| dans | ||||||||||
| l’étude | ||||||||||
| FOIE – Première greffe | ||||||||||
FG-506E- 11-03 (Trunecka 2010)13 | Étude comparative multicentrique, randomisée, à double insu de phase III (24 semaines, en mode ouvert 12 mois), avec sous-étude de pharmaco- cinétique | Advagraf (à libération prolongée) : dose initiale 0,2 mg/kg/j + corticostéroïdes, p.o., 1 f.p.j. le matin. Durée de l’étude : 14 jours de pharmacocinétiq ue et 1 an efficacité et innocuité. | 237 | 52,7 ± 9,1 (24-70) | H = 161 F = 76 | 233/1/0/3 | ||||
Prograf (à libération immédiate) : dose initiale 0,05 mg/kg + corticostéroïdes, p.o., 2 f.p.j. Durée de l’étude : 14 jours de pharmacocinétiq ue et 1 an efficacité et innocuité. | 234 | 52,8 ± 9,5 (19-72) | H = 170 F = 64 | 225/1/2/6 | ||||||
| No de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Nombre | Âge moyen (tranche) | Sexe | Race (B/N/ O/A) | ||
| de sujets | ||||||||
| dans | ||||||||
| l’étude | ||||||||
| FG-506E-11-01 | Étude multicentrique, comparative, randomisée, en mode ouvert de phase II | Advagraf (à libération prolongée) : dose initiale 0,1 à 0,15 mg/kg + corticostéroïdes, p.o., 1 f.p.j. le matin‡ Durée de l’étude : 6 semaines. | 67 | 49,4 ± 10,2 (24-65) | H = 49 F = 18 | 65/1/0/1 | ||
Prograf (à libération immédiate) : dose initiale 0,05 à 0,075 mg/kg + corticostéroïdes, p.o., 2 f.p.j. Durée de l’étude : 6 semaines. | 62 | 52,4 ± 9,1 (27-68) | H = 45 F = 17 | 61/0/1/0 | ||||
Tableau 17: FOIE – Greffés passés de Prograf (formulation à libération immédiate) à
Advagraf (formulation à libération prolongée)
| No de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Nombre de sujets dans l’étude | Âge moyen (tranche) | Sexe | Race (B/N/ O/A) |
| 02-0-152 (Florman, 2007)4and (Florman, 2005)5 | Étude de pharmacocinétique, multicentrique, en mode ouvert de phase II sur l’innocuité, croisée sur quatre périodes | Dose orale individualisée (tacrolimus – concentrations minimales de 10 à 20 ng/ml). La dose 2 f.p.j. de Prograf (à libération immédiate) a été administrée le jour 1, 14, 29 et 42. Le passage à Advagraf (à libération prolongée) s’est effectué le jour 15, 28, 43 et 56. Certains patients ont été suivis sur une période de 5 ans. | 70 | 49,6 ± 9,08 (24-68) | H = 40 F = 30 | 65/5/0/1 |
| No de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Nombre de sujets dans l’étude | Âge moyen (tranche) | Sexe | Race (B/N/ O/A) |
| 02-0-160 (Heffron, 2007)6 | Étude multicentrique en mode ouvert de phase II, avec double conversion parallèle de receveurs pédiatriques stables de greffe du foie | Dose orale individualisée (tacrolimus – concentrations minimales de 5 à 15 ng/ml). Prograf (à libération immédiate) 2 f.p.j. ou Advagraf (à libération prolongée) 1 f.p.j. pendant 7 jours suivi par une étude d’innocuité sur le long terme. | 19 | 9 (5-13) | H = 6 F = 13 | 11/8/8/0 |
B = Blancs; N = Noirs, O = Orientaux, A = autres
14.2 Études de biodisponibilité comparatives
Greffe rénale
Receveurs de greffe rénale
L’efficacité et l’innocuité d’Advagraf (formulation à libération prolongée) + mycophénolate mofétil (MMF) et corticostéroïdes (S) (n = 214) ont été comparées à celles de Prograf (formulation à libération immédiate) + MMF + S (n = 212) et à celles de Neoral + MMF + S (n = 212) au cours d’une étude multicentrique, comparative, randomisée en mode ouvert à raison de (1:1:1) visant à démontrer la non-infériorité chez des receveurs d’une première greffe du rein. Les médicaments à l’étude ont été administrés selon les doses orales initiales suivantes : Prograf (formulation à libération immédiate) 0,075 à 0,10 mg/kg 2 f.p.j., Advagraf (formulation à libération prolongée) 0,15 à 0,20 mg/kg 1 f.p.j. le MATIN; Neoral 4 à 5 mg/kg 2 f.p.j. Le MMF a été administré conformément aux directives du feuillet d’emballage (CellCept®). On a ajusté la dose de ces immunosuppresseurs en fonction des signes cliniques d’efficacité, d’innocuité et/ou du dosage des concentrations minimales à partir d’échantillons de sang entier. Les patients ont reçu deux doses i.v. de 20 mg de basiliximab comme traitement d’induction. Les échecs thérapeutiques ont consisté en un paramètre mixte regroupant les patients qui sont décédés, les cas d’insuffisance du greffon (retour à la dialyse en > 30 jours ou retransplantation), les cas de rejet aigu confirmés par biopsie et les sujets perdus de vue en cours de suivi. Les taux d’échecs par inefficacité après 1 an étaient comparables parmi les groupes de traitements (Tableaux 16, 17, 18 et 19).
Tableau 18 : Échecs par inefficacité chez des receveurs d’une première greffe de rein 1 an après la transplantation
| Advagraf (à libération | Prograf (à libération | Neoral/MMF (n = 212) | |||||
| prolongée)/MMF | immédiate)/MMF | ||||||
| (n = 214) | (n = 212) | ||||||
| Échec par inefficacité | 14,0 % | 15,1 % | 17,0 % | ||||
| Différence entre les traitements | -3,0 % | -1,9 % | |||||
| IC à 95,2 % | -9,9 %; 4,0 % | -8,9 %; 5,2 % | |||||
IC : Intervalle de confiance. Les différences entre les traitements étaient établies par rapport au groupe de traitement sous Neoral (Advagraf moins Neoral; Prograf moins Neoral).
Tableau 19 : Survie des patients et des greffons parmi les receveurs d’une première greffe de rein 1 an après la transplantation
Advagraf (à libération prolongée)/MMF (n = 214) | Prograf (à libération immédiate)/MMF (n = 212) | Neoral/MMF (n = 212) | |
| Survie du patient | 98,6 % | 95,7 % | 97,6 % |
| Différence d’après les estimations de Kaplan-Meier | 1,0 % | -1,9 % | - |
| IC à 95 % | -1,6 %; 3,6 % | -5,3 %; 1,5 % | |
| Survie du greffon | 96,7 % | 92,9 % | 95,7 % |
| Différence d’après les estimations de Kaplan-Meier | 1,0 % | -2,9 % | - |
| IC à 95 % | -2,7 %; 4,6 % | -7,3 %; 1,6 % |
IC : Intervalle de confiance. Les différences d’après les estimations de Kaplan-Meier étaient établies par rapport au groupe de traitement sous Neoral (Advagraf moins Neoral; Prograf moins Neoral). Données tronquées au moment de la dernière visite de suivi.
Tableau 20 : Fonction rénale chez les receveurs d’une première greffe de rein 6 et 12 mois après la transplantation
Advagraf (à libération prolongée)/MMF (n = 214) | Prograf (à libération immédiate)/MMF (n = 212) | Neoral/MMF (n = 212) | Valeurs p | ||||
| Advagraf (libération prolongée) p/r à Neoral | Prograf (à libération immédiate) p/r à Neoral | ||||||
| Taux moyens de créatinine sérique (mg/dl) : | |||||||
6 mois | 1,46 ± 0,55 | 1,42 ± 0,43 | 1,51 ± 0,50 | 0,238 | 0,015 | ||
12 mois | 1,39 ± 0,44 | 1,42 ± 0,56 | 1,48 ± 0,51 | 0,047 | 0,057 | ||
| Taux moyens de clairance de la créatinine (ml/min) : | |||||||
6 mois | 56,7 ± 18,24 | 56,8 ± 17,25 | 53,6 ± 15,92 | 0,036 | 0,015 | ||
12 mois | 58,7 ± 18,26 | 57,7 ± 18,81 | 54,6 ± 17,60 | 0,008 | 0,013 | ||
Tableau 21 : Données supplémentaires sur l’efficacité chez des receveurs d’une première greffe de rein 1 an après la transplantation
Advagraf (à libération prolongée)/ MMF (n = 214) | Prograf (à libération immédiate)/ MMF (n = 212) | Neoral/ MMF (n = 212) | Valeurs p | ||||||
| Advagraf | Prograf (à | ||||||||
| (libération | libération | ||||||||
| prolongée) | immédiate) | ||||||||
| p/r à Neoral | p/r à Neoral | ||||||||
| Échec thérapeutique | 14,5 % | 15,6 % | 28,8 % | < 0,001 | 0,001 | ||||
Permutation due à un échec thérapeutique | 4,7 % | 2,8 % | 18,4 % | < 0,001 | < 0,001 | ||||
| Abandons par les patients | |||||||||
| Effets indésirables | 8,9 % | 10,8 % | 17,5 % | 0,010 | 0,069 | ||||
| Inobservance thérapeutique | 0,9 % | 1,9 % | 2,4 % | 0,283 | 1,000 | ||||
| Rejet | 0,5 % | 0 | 7,5 % | < 0,001 | < 0,001 | ||||
L’échec thérapeutique est défini par l’arrêt du médicament lors d’une étude randomisée, peu importe la raison.
Receveurs de greffe passés de Prograf à Advagraf
D’après les données issues d’études randomisées, comparatives, ouvertes de phase II, les receveurs de greffe rénale sont passés sans danger de Prograf (deux fois par jour) à Advagraf (une fois par jour) à raison d’une dose quotidienne totale de 1:1 (mg:mg) afin d’obtenir des concentrations adéquates de tacrolimus dans le sang entier. La majorité des patients de ces études n’ont pas nécessité d’ajustement posologique d’Advagraf (formulation à libération prolongée) dans la phase précoce après la conversion (Tableau 18).
Tableau 22 : Survie des patients et des greffons parmi des receveurs de greffes stables 1 ou
2 ans après le passage de Prograf (formulation à libération immédiate) à Advagraf (formulation à libération prolongée)
| Survie du patient | Survie du greffon | |
| Étude américaine de greffés rénaux adultes (2 ans) | 100 % | 98,5 % |
| Étude européenne de greffés rénaux adultes (1 an) | 97,0 % | 97,0 % |
Estimations de Kaplan-Meier.
Il ne s’est produit aucune perte de greffon causé par un rejet au cours des études de conversion auprès de greffés du rein.
Greffe hépatique
Receveurs de greffe hépatique
Dans l’étude FG-506E-11-03, le critère d’efficacité principal était le taux d’évènements de patients ayant subi un rejet aigu confirmé par biopsie (RACB) lors des 24 premières semaines (selon l’évaluation de biopsie locale) et à 12 mois. Les échecs thérapeutiques ont également été évalués dans l’étude FG-506E-11-03 ainsi que la survie du patient et du greffon.
Pour le critère d’efficacité principal des RACB à 24 semaines, les taux d’évènements de RACB locaux (analyse de Kaplan-Meier) étaient de 32,6 % pour le groupe Advagraf et de 29,3 % pour le groupe Prograf. La différence dans les taux d’évènements (Advagraf moins Prograf) était de 3,3 % avec un intervalle de confiance [IC] de 95 % de -5,7 % à 12,3 % [Tableau 19]. L’IC pour la différence entre les groupes de traitement se trouvait dans la marge de non-infériorité prédéfinie de 15 %, démontrant ainsi la non-infériorité d’Advagraf par rapport à Prograf.
Globalement, la fréquence des évènements RACB et les taux d’évènement d’épisodes de RACB à 12 mois étaient similaires aux résultats de 24 semaines et étaient comparables pour les deux groupes de traitement. De même, la différence dans les taux d’évènements (Advagraf moins Prograf) était de 3,3 % avec un IC de 95 % de -5,9 % à 12,5 % à 12 mois.
Tableau 23 : Taux d’évènement des patients atteints de RACB local lors des 24 premières semaines et à 12 mois dans l’étude FG-506E-11-03
| Advagraf (libération | Prograf (libération | |||||
| prolongée) | immédiate) / | |||||
| / corticostéroïde | corticostéroïde | |||||
| (n = 237) | (n = 234) | |||||
| Taux d’évènement de RACB (FAS) – 24 semaines | 32,6 % | 29,3 % | ||||
Différence entre les traitements† IC à 95 % valeur p‡ | 3,3 % -5,7 %, 12,3 % 0,354 | |||||
| Taux d’évènement de RACB (FAS) – 12 mois | 33,8 % | 30,5 % | ||||
Différence entre les traitements† IC à 95 % valeur p‡ | 3,3 % -5,9 %, 12,5 % 0,356 | |||||
| Fréquence des RACB (12 mois) | 29,5 % | 26,9 % | ||||
Différence entre les traitements† IC à 95 % valeur p‡ | 2,6 % -5,5 %, 10,7 % 0,490 | |||||
RACB : rejet aigu confirmé par biopsie; FAS : série complète des analyses. † Taux du groupe Advagraf moins le taux du groupe Prograf.
‡ Test Wilcoxon-Gehan pour une différence entre les traitements sur 24 semaines.
Dans l’étude de phase III, le taux d’évènement des patients ayant subi un RACB local à 12 mois était comparable entre Advagraf et Prograf. La différence dans les taux d’évènements (Advagraf moins Prograf) était de 2,6 % avec un IC de 90 % de -5,5 % à 10,7 %.
Les taux de survie du patient d’après les estimations de Kaplan-Meier étaient comparables à 24 semaines (Advagraf : 92,2 %; Prograf : 93,5 %) et 12 mois après la transplantation (Advagraf : 89,2 %; Prograf : 90,8 %) [Tableau 21]. Les taux de survie du patient d’après les estimations de Kaplan-Meier étaient également comparables à 24 semaines et 12 mois après la transplantation.
Les taux de survie du greffon d’après les estimations de Kaplan-Meier étaient comparables à 24 semaines après la transplantation (Advagraf : 88,8 %; Prograf : 89,1 %) et 12 mois après la transplantation (Advagraf : 85,3 %; Prograf : 85,3 %). Les taux de survie du greffon d’après les estimations de Kaplan-Meier étaient également comparables à 24 semaines et 12 mois après la transplantation.
Tableau 24 : Estimations de Kaplan-Meier de la survie du patient et de la survie du greffon dans l’étude FG-506E-11-03
| Paramètre | Advagraf (n = 237) | Prograf (n = 234) | ||||||
| Survie du patient | ||||||||
| 24 semaines 12 mois | 92,2 % 89,2 % | 93,5 % 90,8 % | ||||||
| Survie du greffon | ||||||||
| 24 semaines 12 mois | 88,8 % 85,3 % | 89,1 % 85,6 % | ||||||
Dans une analyse post-hoc de l’étude FG-506E-11-03, étude des receveurs d’une première greffe de foie (n = 571), un taux de mortalité supérieur à 12 mois a été observé chez les patientes femmes traitées avec Advagraf (14/76, 18,4 %) en comparaison avec les patientes femmes traitées avec Prograf (5/64, 7,8 %) ou les patients hommes traités avec Advagraf (11/161, 6,8 %).
Receveurs de greffe passés de Prograf à Advagraf
D’après les données issues d’études randomisées, comparatives, ouvertes de phase II, les receveurs adultes et pédiatriques de transplantation hépatique sont passés sans danger de Prograf (deux fois par jour) à Advagraf (une fois par jour) à raison d’une dose quotidienne totale de 1:1 (mg:mg) afin d’obtenir des concentrations adéquates de tacrolimus dans le sang entier. La majorité des patients de ces études n’ont pas nécessité d’ajustement posologique d’Advagraf (formulation à libération prolongée) dans la phase précoce après la conversion. Les estimations de Kaplan-Meier de survie du patient et du greffon à 4 ans pour l’étude 02-0-160 étaient de 94,4 % et 94,7 %, et de 93,0 % pour la survie du patient et du greffon après 5 ans dans l’étude 02-0152 (Tableau 22).
Tableau 25 : Survie des patients et des greffons parmi des receveurs de greffes stables 4 ou
5 ans après le passage de Prograf (formulation à libération immédiate) à Advagraf (formulation à libération prolongée)
| Survie du patient | Survie du greffon | |
| 02-0-160 Greffés hépatiques pédiatriques (4 ans) | 94,4 % | 94,4 % |
| 02-0-152 Greffés hépatiques adultes (5 ans) | 94,7 % | 93,0 % |
Dix-huit receveurs pédiatriques stables de greffe du foie (de 5 à 13 ans) sont passés de Prograf à Advagraf à raison d’une dose quotidienne totale de 1:1 (mg:mg). Les erreurs de posologie étaient la principale raison d’ajustements de la dose après la conversion. Seize patients ont participé à la prolongation de l’étude sur 5 ans. Aucun épisode de rejet aigu ou d’insuffisance du greffon n’a été signalé, ni aucun décès ou abandon de l’étude par un patient en raison d’un évènement indésirable lors des 2 années après la conversion. Des augmentations significatives des doses d’Advagraf ont été observées lors de cet essai clinique, de 4,0 mg par jour en moyenne au début de l’étude à 8,0 mg par jour en moyenne à la fin de la période d’étude de 4 ans.
15 MICROBIOLOGIE
Sans objet.
16 TOXICOLOGIE NON CLINIQUE
Le profil de toxicologie du tacrolimus est bien défini et il a été établi dans le cadre du programme de mise au point de Prograf (formulation à libération immédiate). Aucune étude supplémentaire de toxicologie n’a été menée dans le cadre de la mise au point de la formulation à libération prolongée du tacrolimus (Advagraf). La synthèse des données toxicologiques issues de la monographie de Prograf est présentée ci-dessous.
Études animales
Suivant une transplantation, le mécanisme primaire de rejet implique l’activation des lymphocytes T et la formation subséquente de certains facteurs tels que l’interleukine-2 (IL-2). Le tacrolimus inhibe l’activation des lymphocytes T chez les animaux aussi bien que chez les humains, surtout l’activation dépendante du calcium. Dans les cultures de tissus, la concentration minimale inhibitrice du tacrolimus apte à empêcher la stimulation antigénique des lymphocytes T se situe entre 0,1 nM et 0,3 nM. Le tacrolimus interfère avec la formation du facteur de transcription active NF-AT (facteur nucléaire des lymphocytes T activés) et inhibe la formation de lymphokines telles que l’IL-2, l’IL-3, l’IL-4 et l’interféron-γ. L’immunosuppression en est le résultat net.
On a mené des études de pharmacologie et d’innocuité chez des souris, des rats, des chiens, des chats et des lapins, ainsi que sur divers tissus in vitro, dans le cadre du programme de mise au point de Prograf (formulation à libération immédiate) aux fins de transplantations hépatique et rénale.
Aux doses de 0,32 à 3,2 mg/kg administrées par voie intraveineuse, ainsi qu’aux doses par voie orale de 3,2 à 32 mg/kg, le tacrolimus a exercé peu d’effets sur l’activité générale et sur le système nerveux central, ainsi que peu ou pas d’effets sur les systèmes nerveux somatique et autonome et sur le muscle lisse.
Chez le chien et le chat, la plupart des effets du tacrolimus i.v. ont également été observés avec la formulation i.v. de tacrolimus-placebo. Le tacrolimus intraveineux, à raison de doses ≥ 0,1 mg/kg, a augmenté la fréquence respiratoire chez le chien seulement; le tacrolimus i.v. a donné lieu à une diminution de la tension artérielle de 0,1 mg/kg chez le chien et, dans une moindre mesure, de 3,2 mg/kg chez le chat. On a également observé cet effet avec le tacrolimus par voie orale chez le rat à la dose de 32 mg/kg. Le tacrolimus i.v. a entraîné une diminution de la fréquence cardiaque aux doses ≥ 0,1 mg/kg chez le chien et aux doses ≥ 0,32 mg/kg chez le chat, ainsi qu’à la dose de 3,2 mg/kg chez le rat. Pour le tacrolimus par voie orale, cet effet ne s’est manifesté qu’aux doses de 10 et 32 mg/kg chez le rat. Chez le chien, on a constaté une diminution du débit sanguin dans l’artère fémorale après administration d’une dose de tacrolimus i.v. ≥ 0,1 mg/kg, tandis que chez le chat, la dose i.v. de 3,2 mg/kg a produit une augmentation du débit sanguin dans l’artère carotide.
L’administration intraveineuse de tacrolimus à des doses ≥ 1,0 mg/kg a entraîné une augmentation de la sécrétion salivaire induite par la pilocarpine chez le lapin, mais une diminution de la sécrétion des sucs gastriques chez le rat. Par contre, la dose de 3,2 mg/kg a produit une accumulation de liquide intestinal et a légèrement inhibé la vitesse du transit gastro-intestinal chez le rat. Le tacrolimus intraveineux n’a pas modifié la sécrétion biliaire ni occasionné d’irritation de la muqueuse gastrique chez le rat. Par ailleurs, le tacrolimus par voie orale n’a pas modifié la vitesse du transit intestinal ni l’accumulation de liquide intestinal chez le rat. Le temps de saignement chez la souris ainsi que le temps de prothrombine et le temps de céphaline activée chez le rat n’ont pas été modifiés par le tacrolimus intraveineux ou par voie orale. Le tacrolimus n’a pas influé sur l’adénosine-diphosphate (ADP) ni sur l’agrégation plaquettaire induite par le collagène chez le lapin, ni entraîné d’hémolyse sanguine chez le lapin. Chez le rat, le tacrolimus par voie orale, à raison de 32 mg/kg, a produit une légère augmentation du volume urinaire et de l’excrétion de Na+, mais pas de l’excrétion du K+, du Cl- ou de l’acide urique. On n’a pas observé cet effet avec le tacrolimus intraveineux à la dose de 3,2 mg/kg. Chez le rat, le tacrolimus par voie orale n’a pas influé sur l’œdème des pattes causé par la carraghénine.
Suivant l’administration de tacrolimus par voie orale marqué au 14C à des rates gravides ou qui allaitaient, on a retrouvé d’infimes quantités de tacrolimus dans le foie des fœtus ainsi que dans le lait maternel, respectivement.
Suivant l’administration à des rats de tacrolimus marqué au 14C administré par voie intraveineuse ou orale, on a pu récupérer plus de 95 % de la radioactivité totale dans les urines
et les fèces. D’infimes quantités de tacrolimus non métabolisé, ainsi que de minuscules quantités de divers métabolites ont été décelées dans les urines, les fèces et la bile, ce qui indique que le médicament subit un métabolisme important. Selon les études in vitro, le principal métabolite du tacrolimus chez les humains et les animaux est le tacrolimus 13-déméthylé.
Le tacrolimus sous forme de Prograf (formulation à libération immédiate) a prolongé significativement la survie de l’hôte et du greffon transplanté dans les modèles animaux en ce qui a trait au foie, au rein, au cœur, à l’intestin grêle, au poumon, au pancréas, aux îlots pancréatiques, à la moelle osseuse, à la peau, aux membres, à la cornée et à la trachée. Dans la plupart des études, on a eu recours à un éventail de doses, allant de 0,1 à 1 mg/kg/jour, administrées par voie orale ou i.v., et ce, selon différents schémas posologiques (administration pré- et postchirurgicale de courte comme de longue durée).
Dans un contexte d’évaluation du lien entre la concentration maximale et l’aire sous la courbe (ASC) à l’état d’efficacité, on a mené une étude pour évaluer l’effet du tacrolimus dans la prévention du rejet d’allogreffes cutanées, lorsque le médicament est administré en un bolus (comparable à celui de la préparation à libération immédiate) ou en perfusion continue (à raison d’un profil à libération prolongée un peu représentatif de la préparation à libération prolongée). Dans cette étude, des greffons de lambeaux cutanés prélevés d’oreilles de rats Fisher ont été transplantés sur le thorax de receveurs MCH-incompatibles (rats WKAH). Le tacrolimus (0,01 mg/kg, 0,1 mg/kg, 1,0 mg/kg) ou un placebo était administré à quatre groupes de rats mâles (7 ou 8/groupe) par injections bolus quotidiennes par voie intramusculaire (i.m.) ou par perfusion intraveineuse continue (i.v.) pendant 14 jours au moyen de pompes mini-osmotiques à partir du jour de la transplantation du greffon. La durée de survie médiane des allogreffes était calculée en jours écoulés après la transplantation (Tableau 26).
Tableau 26 : Effet du tacrolimus (FK506) sur la survie d’allogreffes cutanées chez le rat
| Dose i.m. | Dose i.v. | |||||||||||
| n | DSM (jours) | n | DSM (jours) | |||||||||
| Témoins (placebo) | 7 | 5 | 7 | 6 | ||||||||
| FK506 0,01 mg/kg | 7 | 6 | 7 | 7 | ||||||||
| FK506 0,1 mg/kg | 8 | 10 | 8 | 10* | ||||||||
| FK506 1,0 mg/kg | 8 | 20** | 8 | 22** | ||||||||
* p < 0,05; ** p < 0,01 p/r à chaque témoin; i.m. : injection intramusculaire; i.v. : perfusion intraveineuse; DSM : durée de survie médiane exprimée en jours après la transplantation.
À chacune des doses administrées, aucune différence significative n’a été notée quant à la durée de survie médiane des allogreffes cutanées entre les rats qui ont reçu le tacrolimus par injections bolus intramusculaires et ceux qui ont reçu la perfusion intraveineuse continue, ce qui confirme le concept voulant que l’exposition totale (c.-à-d., l’ASC) soit l’élément crucial de l’efficacité d’une formulation à libération prolongée.
Toxicologie aiguë
Tableau 27 : Études de toxicologie aiguë du tacrolimus chez le rat et le babouin
| Espèces | Nbre/Groupe (M/F) | Voie | Fourchette | Signes évidents de toxicité | DL50 (mg/kg) | ||
| posologique | |||||||
| (mg/kg) | |||||||
| Rat, Sprague- Dawley | 5/5 | Gavage | 32-320 | Tremblements, ptose, salivation, hyperréactivité, diminution de la motilité spontanée | 134 (M) 194 (F) | ||
| 5/5 | i.v. | 10-100 | Hématurie, position couchée, ptose, hyperréactivité, salivation, diminution de la motilité | 57,0 (M) 23,6 (F) | |||
Rat, Sprague- Dawley (âgés de 21 jours) | 5/5 | Gavage | 10-320 | Hyperréactivité, salivation, diminution de la motilité | 70 (M) 32-100 (F) | ||
| Babouin | 1/1 | Gavage | 5-250 | Position blottie, vomissements | ND* | ||
| 1/1 | i.v. | 2-50 | Affaiblissement et épuisement : 1 de 2 | ND* | |||
* Non determine.
Toxicité après des administrations répétées
Tableau 28 : Aperçu des études de toxicologie sur l’administration de doses répétées de tacrolimus
| Espèces | Miction par | Nbre/groupe | Voie | Dose | Durée | DSENO | ||||||||
| poussée | (mg/kg/jour) | (semaines) | (mg/kg/jour) | |||||||||||
| Rat | Crl:CD(SD)BR | 20/sexe | Gavage | 0; 0,15; 0,5; 1,5 | 52 | 0,15 | ||||||||
| Crl:CD(SD)BR | 12/sexe | Gavage | 0; 0,32; 1; 3,2 | 13 | 1 | |||||||||
| Jcl:SD† | 12/sexe | Gavage | 0; 0,32; 1; 3,2 | 4 | 0,32 | |||||||||
| Crl:SC(SD)BR | 12/sexe | i.v. | 0; 0,032; 0,1; 0,32; 1 | 4 | 0,032 | |||||||||
| Babouin | Espèce Papio. | 4/sexe | Gavage | 0; 1; 3,2; 10 | 52 | 1 | ||||||||
| 3/sexe | Gavage | 0, 18, 36 | 13 | - | ||||||||||
| 3/sexe | Gavage | 0; 1; 3; 6; 9 | 13 | 1 | ||||||||||
| 3/sexe | i.v. | 0; 0,5; 1; 2 | 4 | - | ||||||||||
DSENO : dose sans effet nocif observé (aucun effet toxique observable). † Rats immatures.
Dans les deux cas, rats et babouins ont présenté un profil toxicologique semblable suivant l’administration par voie orale ou intraveineuse de tacrolimus. Chez le rat comme chez le babouin, les effets toxiques observés après l’administration intraveineuse étaient évidents aux doses plus faibles que ceux après l’administration orale. De même, des effets toxiques ont été observés à des doses plus faibles chez le rat que chez le babouin. Les principaux organes cibles où se sont manifestés les effets toxiques étaient le rein, les îlots pancréatiques de Langerhans et le pancréas exocrine, la rate, le thymus, le tractus gastro-intestinal et les ganglions lymphatiques. En outre, on a noté des diminutions dans les paramètres érythrocytaires. Des effets tels que l’atrophie de la rate, des ganglions lymphatiques et du thymus pourraient refléter l’activité immunosuppressive du tacrolimus. Chez le rat, l’administration prolongée de fortes doses de tacrolimus par voie orale s’est soldée par des altérations des organes génitaux ainsi que par des modifications du glaucome/des yeux.
Génotoxicité
Lors des tests du pouvoir mutagène in vitro du médicament sur des bactéries (Salmonella et E. coli) ou des mammifères (cellules de poumon de hamster chinois), on n’a noté aucun signe de génotoxicité. Au cours des tests du pouvoir mutagène in vitro du médicament sur des cellules CHO/HGRPT et des tests du pouvoir clastogène in vivo chez des souris, le tacrolimus n’a entraîné aucune synthèse imprévue d’ADN dans les hépatocytes de rongeurs.
Carcinogénicité
On a mené des études de cancérogénicité alimentaire chez le rat (104 semaines) et chez la souris (80 semaines). Dans l’étude chez le rat, on n’a observé aucune augmentation de l’incidence de tumeurs comparativement aux animaux témoins contemporains et l’incidence de toutes les tumeurs se situait dans la gamme des groupes témoins historiques. De même dans l’étude chez la souris, le tacrolimus n’a pas été associé à une incidence plus marquée de tumeurs et l’on n’a pas signalé une incidence de tumeurs qui répondaient à la dose administrée, comparativement aux animaux témoins.
Toxicité pour la reproduction et le développement
On a évalué la toxicité du tacrolimus pour la reproduction dans le cadre d’études comme suit : segment 1 (rats); segment 2 (rats et lapins) et segment 3 (rats). Le tableau 29 ci-après fait le résumé de ces études. Tableau 29.
Tableau 29 : Études de la toxicité pour la reproduction et le développement portant sur le tacrolimus administré par voie orale
| Étude | Dose orale | Constatations principales | |||||||
| (mg/kg/jour) | Géniteurs | Génération F1 | |||||||
| Segment 1, Rat | 0,32 | Aucun effet notable | Aucun effet notable | ||||||
| 1 | Mise bas incomplète | Aucun effet notable | |||||||
| 3,2 | ↓ du poids corporel et ↓ de la consommation alimentaire ↓ de l’indice de copulation chez les mâles ↑ de l’intervalle entre les copulations Mise bas incomplète ↑ du d’œstrus chez la femelle | Une certaine létalité; ↓ des implantations ↑ des pertes post-implantations ↓ de la vitalité embryonnaire/progéniture | |||||||
| Segment 2, Rat | 0,32 | Aucun effet notable | Aucun effet notable | ||||||
| 1 | Aucun effet notable | ↓ de poids corporel des fœtus | |||||||
| 3,2 | Une certaine létalité; ↓ du poids corporel et ↓ de la consommation alimentaire | ↓ de poids corporel des fœtus ↑ des pertes post-implantations ↓ de la vitalité de la progéniture ↑ des altérations du squelette | |||||||
| Segment 2, lapin | 0,1 | ↓ du poids corporel | Aucun effet notable | ||||||
| 0,32 | ↓ du poids corporel Avortements | ↑ des altérations de développement | |||||||
| 1 | ↓ du poids corporel Avortements | ↑ des altérations de développement ↑ des pertes post-implantations ↓ des fœtus viables ↑ des altérations morphologiques | |||||||
| Segment 3, Rat | 0,32; 1 | Aucun effet notable | Aucun effet notable | ||||||
| 3,2 | ↓ du poids corporel | ↓ du poids corporel | |||||||
L’administration du tacrolimus par voie sous-cutanée à des rats mâles à des doses de 2 ou 3 mg/kg/jour (1,6 à 6,4 fois l’intervalle posologique clinique basé sur la surface corporelle) a entraîné une diminution proportionnelle à la dose du nombre de spermatozoïdes.
Études spéciales
On a évalué sur des souris la toxicité aiguë de produits thermodégradables et photodégradables connus du tacrolimus administré par voie i.v., soit un tautomère du tacrolimus, des composés
apparentés et un métabolite du tacrolimus. La toxicité aiguë de ces composés n’a pas été supérieure à celle du tacrolimus sous forme de médicament en vrac ou de formulation i.v.
Les études sur le pouvoir antigénique n’ont entraîné aucune formation d’anticorps chez la souris, ni réaction cutanée, sensibilisation ou réaction d’hypersensibilité retardée.
Chez le rat, le tacrolimus a entraîné des effets toxiques réversibles et reliés à la dose sur les cellules des îlots pancréatiques, mais aucun effet sur la fonction pancréatique exocrine.
Le pouvoir irritant de la formulation i.v. du tacrolimus s’est révélé semblable à celui de l’acide acétique à 0,425%.